


Monographie de produit - Movantik
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique et teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimés à 12,5 mg et à 25 mg | Aucun. Pour obtenir la liste complète des ingrédients non médicinaux, voir FORMES PHARMACEUTIQUES, COMPOSITION et CONDITIONNEMENT. |
INDICATIONS ET USAGE CLINIQUE
MOVANTIK (oxalate de naloxégol) est indiqué dans le traitement de la constipation causée par les opioïdes (CCO) chez les patients adultes souffrant de douleur non cancéreuse qui ont obtenu une réponse inadéquate aux laxatifs.
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de MOVANTIK chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies et cet agent n’est donc pas indiqué dans cette population de patients.
CONTRE-INDICATIONS
MOVANTIK (oxalate de naloxégol) est contre-indiqué dans les cas suivants :
- Patients présentant une hypersensibilité à ce médicament ou à l’un des ingrédients de la préparation ou tout composant du contenant, ou à tout autre antagoniste des récepteurs opioïdes. Pour une liste complète des ingrédients, voir la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT de la présente monographie. • Patients présentant une obstruction gastro-intestinale connue ou soupçonnée ou patients à risque accru d’obstruction récurrente, en raison du risque de perforation gastro-intestinale (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles gastro-intestinaux).
- Patients recevant en concomitance des inhibiteurs puissants du CYP3A4 (p. ex. kétoconazole, voriconazole, clarithromycine, inhibiteurs de la protéase tels que le ritonavir), en raison d’une augmentation significative de l’exposition au naloxégol (voir INTERACTIONS MÉDICAMENTEUSES).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Syndrome de sevrage des opioïdes : Des cas de syndrome de sevrage des opioïdes ont été rapportés chez les patients traités avec MOVANTIK. Le syndrome de sevrage des opioïdes regroupe au moins trois des signes ou symptômes suivants : hyperhidrose, humeur dysphorique, nausées ou vomissements, douleurs musculaires, larmoiement ou rhinorrhée, dilatation des pupilles, horripilation ou transpiration, diarrhée, bâillements, fièvre ou insomnie. Si un syndrome de sevrage des opioïdes est soupçonné, le patient doit arrêter de prendre MOVANTIK et communiquer avec son professionnel de la santé (voir Troubles neurologiques).
Utilisation concomitante de méthadone : Au cours des essais cliniques, les patients recevant de la méthadone pour leur douleur présentaient une fréquence plus élevée de manifestations indésirables gastro-intestinales (telles que douleurs abdominales et diarrhée) que les patients ne recevant pas de méthadone et, dans quelques cas, des symptômes évoquant un sevrage des opioïdes ont été observés avec l’utilisation de MOVANTIK à 25 mg.
Interactions : L’utilisation concomitante de MOVANTIK et d’inducteurs puissants du CYP3A4 (p. ex. rifampine, carbamazépine, phénytoïne, millepertuis) peut significativement réduire l’exposition au naloxégol et devrait généralement être évitée (voir INTERACTIONS MÉDICAMENTEUSES).
L’utilisation concomitante d’inhibiteurs modérés du CYP3A4 (p. ex. diltiazem, vérapamil, érythromycine) et de MOVANTIK devrait être évitée, étant donné que l’exposition générale au naloxégol est augmentée. Si le médecin considère que cette utilisation concomitante est absolument nécessaire, les bienfaits possibles de MOVANTIK doivent clairement l’emporter sur le risque de toxicité dû à une augmentation de l’exposition générale à MOVANTIK, et il est recommandé d’utiliser une dose quotidienne de MOVANTIK de 12,5 mg et de surveiller étroitement les signes de manifestations indésirables (p. ex. syndrome de sevrage des opioïdes et/ou renversement de l’analgésie). Voir INTERACTIONS MÉDICAMENTEUSES; POSOLOGIE ET ADMINISTRATION, Cas particuliers.
La consommation concomitante de pamplemousse (un inhibiteur du CYP3A4) ou de jus de pamplemousse et de MOVANTIK devrait être évitée.
L’utilisation concomitante d’inhibiteurs puissants du CYP3A4 est contre-indiquée (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES).
Troubles cardiovasculaires
Patients atteints de troubles cardiovasculaires : Dans le cadre du programme d’essais cliniques, MOVANTIK n’a pas été étudié chez des patients ayant des antécédents récents d’infarctus du myocarde au cours des six derniers mois, d’insuffisance cardiaque congestive symptomatique ou de maladie cardiovasculaire manifeste ni chez des patients présentant un intervalle QT ≥ 500 ms. MOVANTIK doit être utilisé avec prudence chez ces patients. Une étude sur le QTc effectuée en présence de naloxégol chez des volontaires sains n’a révélé aucun allongement de l’intervalle QT à la dose thérapeutique prévue (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Mode d’action et Pharmacodynamie).
Troubles gastro-intestinaux
Risque de perforation gastro-intestinale : Des cas de perforation gastro-intestinale ont été rapportés, après la commercialisation, y compris des cas mortels lors de l’utilisation du naloxégol chez des patients présentant un risque accru de perforation gastro-intestinale. Naloxégol ne doit pas être utilisé chez les patients présentant une obstruction gastro-intestinale connue ou soupçonnée, ni chez les patients présentant un risque accru d’obstruction récurrente, ni chez les patients atteints d’un cancer sous-jacent et présentant un risque accru de perfortion gastro-intestinale. La prudence est de mise lors de l’utilisation de MOVANTIK chez des patients atteints de toute affection susceptible d’altérer l’intégrité de la paroi du tube digestif (p. ex. ulcère gastroduodénal grave, maladie de Crohn, diverticulite évolutive ou récurrente, tumeurs infiltrantes du tube digestif ou métastases péritonéales) et le profil avantages/risques global du patient doit être pris en compte. Il faut conseiller aux patients d’arrêter le traitement par MOVANTIK et d’aviser immédiatement leur médecin s’ils voient apparaître des douleurs abdominales anormalement intenses ou persistantes.
Douleurs abdominales intenses et/ou diarrhée grave : MOVANTIK peut causer des douleurs abdominales intenses et/ou de la diarrhée grave. Des cas de douleurs abdominales intenses et/ou de diarrhée grave ont été observés au cours des essais cliniques avec la dose de 25 mg; ces symptômes survenaient généralement peu après l’instauration du traitement. Une fréquence plus élevée de ces manifestations indésirables intenses et/ou graves a été observée chez les patients qui prenaient la dose de 25 mg comparativement au placebo (douleurs abdominales : 5,6 % sous naloxégol à 25 mg vs 0,9 % sous placebo; diarrhée : 1,6 % sous naloxégol à 25 mg vs 1,1 % sous placebo). Il faut aviser les patients d’arrêter le traitement si des symptômes graves surviennent, et de rapporter sans délai à leur médecin tout symptôme grave, persistant ou s’étant aggravé.
Troubles hépatiques
Insuffisance hépatique grave : MOVANTIK n’a pas été étudié chez des patients présentant une insuffisance hépatique grave (classe C de Child-Pugh); par conséquent, l’utilisation de MOVANTIK n’est pas recommandée chez ces patients.
Troubles neurologiques
Perturbations de la barrière hémato-encéphalique : Les patients ayant des perturbations cliniquement importantes de la barrière hémato-encéphalique pourraient présenter un risque élevé de passage du naloxégol dans le SNC ainsi qu’un syndrome de sevrage des opioïdes ou un renversement de l’analgésie. Chez ces patients, MOVANTIK ne devrait être utilisé que si les bienfaits escomptés l’emportent clairement sur les risques, et il faut surveiller les effets possibles sur le SNC, tels que les symptômes de sevrage des opioïdes ou de renversement de l’analgésie.
Troubles rénaux
Insuffisance rénale : Étant donné que quelques patients peuvent présenter une exposition supérieure à la normale au naloxégol, le traitement par MOVANTIK doit être arrêté en présence d’effets secondaires influençant la tolérabilité. Pour les patients atteints d’insuffisance rénale modérée, grave ou terminale, la dose initiale est de 12,5 mg. La dose peut être portée à 25 mg si celle de 12,5 mg est bien tolérée (voir POSOLOGIE ET ADMINISTRATION, Cas particuliers; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Cas particuliers et états pathologiques).
Déficit psychomoteur
Aucune étude n’a été menée pour évaluer la capacité de conduire un véhicule pendant le traitement par MOVANTIK. On ne s’attend pas à ce que MOVANTIK influence de manière notable la capacité de conduire un véhicule ou d’utiliser des machines.
Cas particuliers
Grossesse : Il n’y a aucune donnée clinique adéquate sur l’emploi de MOVANTIK chez les femmes enceintes.
L’utilisation de MOVANTIK durant la grossesse n’est pas recommandée en raison du risque de sevrage des opioïdes chez le fœtus (immaturité de la barrière hémato-encéphalique).
Chez les animaux, les études n’ont révélé aucun effet nocif sur la gestation, le développement embryonnaire ou fœtal, la parturition ou le développement postnatal à des expositions dépassant 70 fois l’exposition thérapeutique chez l’humain. Le naloxégol n’a eu aucun effet sur la fertilité chez les animaux (voir Partie II : TOXICOLOGIE).
Allaitement : On ignore si le naloxégol est excrété dans le lait maternel chez l’humain. Toutefois, il est excrété dans le lait des rates et absorbé par les ratons allaités. Par conséquent, en raison du risque de sevrage des opioïdes chez les nourrissons, l’utilisation de MOVANTIK n’est pas recommandée chez les femmes qui allaitent.
Enfants et adolescents (<18 ans) : L’innocuité et l’efficacité de MOVANTIK chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies et cet agent n’est pas indiqué chez cette population de patients.
Personnes âgées (≥ 65 ans) : Une certaine augmentation de l’exposition générale au naloxégol a été observée chez des sujets âgés (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Cas particuliers et états pathologiques). Aucun ajustement de la dose n’est recommandé pour les personnes âgées (voir EFFETS INDÉSIRABLES; POSOLOGIE ET ADMINISTRATION, Cas particuliers).
EFFETS INDÉSIRABLES
Aperçu
Dans l’ensemble des études cliniques de phase II/III, environ 1500 patients atteints de constipation causée par les opioïdes (CCO) pris pour soulager des douleurs non cancéreuses ont été exposés à MOVANTIK. Toutefois, seuls les essais cliniques de phase III sont inclus dans la discussion de l’innocuité. Le tableau ci-dessous résume les études de phase III dont sont issues les principales données sur l’innocuité.
Tableau 1 Principales études cliniques de phase III dont sont issues les données d’évaluation de l’innocuité du naloxégol
| Étude | Type d’étude | Durée du traitement | Groupes recevant le naloxégol et le traitement comparateur | Temps médian d’exposition (jours) | Patients ayant subi une exposition ≥ 12 semaines |
KODIAC 4 et KODIAC 5 (données groupées) | À double insu, randomisée, contrôlée par placebo (innocuité et efficacité) | 12 semaines | Placebo (n = 444) NGL 12,5 mg 1 f.p.j. (n = 441) NGL 25 mg 1 f.p.j. (n = 446) | 85 85 85 | 72,3 % 72,1 % 70,4 % |
| Temps médian d’exposition (jours) | Patients ayant subi une exposition ≥ 52 semaines | ||||
| KODIAC 8 | Étude ouverte de longue durée sur l’innocuité et la tolérabilité | 52 semaines | Soins usuels a (n = 270) NGL 25 mg 1 f.p.j. (n = 534) | 360 358 | 69,3 % 59,4 % |
a Schéma de traitement laxatif flexible déterminé par le chercheur selon son meilleur jugement clinique. Certains des patients provenaient des études KODIAC 5 et KODIAC 7.
Abréviations : NGL, naloxégol
Une autre étude de prolongation (KODIAC 7) comprenait 291 patients provenant de l’étude KODIAC 4 (97 ont reçu MOVANTIK à 25 mg, 94 ont reçu MOVANTIK à 12,5 mg et 100 ont reçu le placebo). En tout, 188 patients ont été exposés à un traitement de plus de 24 semaines (63 patients ont reçu MOVANTIK à 25 mg, 56 ont reçu MOVANTIK à 12,5 mg et 63 ont reçu le placebo).
Dans les deux études de phase III contrôlées par placebo de 12 semaines (KODIAC 4 et KODIAC 5), 446 patients ont reçu MOVANTIK à 25 mg, 441 patients ont reçu MOVANTIK à 12,5 mg et 444 ont reçu le placebo. Au total, des manifestations indésirables (MI) sont apparues en cours de traitement chez 52,4 %, 63,5 % et 51,1 % des patients traités par MOVANTIK à 12,5 mg, MOVANTIK à 25 mg et le placebo, respectivement. Les MI apparues en cours de traitement par MOVANTIK (≥ 5 %) les plus souvent rapportées (sans égard à la cause) ont été les douleurs abdominales, la diarrhée, les nausées et les flatulences (voir le tableau 2). Les fréquences et les caractéristiques des MI dans l’étude de prolongation de 12 semaines avec insu sur l’innocuité (KODIAC 7) et dans l’étude de 52 semaines en mode ouvert sur l’innocuité à long terme (KODIAC 8) concordent généralement avec celles observées dans les études de 12 semaines, tout comme les motifs d’utilisation d’opioïdes par les patients. La plupart des MI rapportées sous MOVANTIK étaient d’intensité légère à modérée.
La proportion de patients ayant abandonné le traitement en raison de manifestations indésirables (MI) liées au médicament dans les essais KODIAC 4 et KODIAC 5 était plus élevée dans le groupe MOVANTIK à 25 mg (10,3 %) que dans le groupe MOVANTIK à 12,5 mg (4,8 %) et le groupe placebo (5,4 %). Les MI liées au médicament les plus fréquentes étaient de nature gastro-intestinale (diarrhée, douleurs abdominales et nausées), et le taux plus élevé de MI liées au médicament dans le groupe recevant 25 mg semble être principalement attribuable aux différences entre les traitements dans la fréquence de la diarrhée et des douleurs abdominales. La fréquence et les caractéristiques des MI liées au médicament dans le groupe MOVANTIK à 25 mg de l’essai KODIAC 8 (étude de 52 semaines) étaient comparables à celles observées dans les groupes recevant MOVANTIK à 25 mg dans les études de 12 semaines.
La fréquence des manifestations indésirables graves (MIG) à tout moment durant les études de 12 semaines a été de 5,7 %, de 3,4 % et de 5,2 % dans les groupes MOVANTIK à 12,5 mg, MOVANTIK à 25 mg et placebo, respectivement. Dans l’étude KODIAC 8, la fréquence des MIG a été de 9,6 % dans le groupe MOVANTIK à 25 mg et de 11,1 % dans le groupe recevant le traitement de référence.
Une fréquence plus élevée de douleurs abdominales ou de diarrhée intenses et/ou graves a été observée chez les patients qui prenaient la dose de 25 mg comparativement au placebo (douleurs abdominales : 5,6 % sous naloxégol à 25 mg vs 0,9 % sous placebo; diarrhée : 1,6 % sous naloxégol à 25 mg vs 1,1 % sous placebo).
De rares MI de syndrome de sevrage des opioïdes ont été rapportées (voir «Sevrage des opioïdes» à la fin de la section «Effets indésirables signalés au cours des essais cliniques»).
MOVANTIK (oxalate de naloxégol) administré à des doses pouvant atteindre 25 mg une fois par jour a été généralement bien toléré et la plupart des manifestations indésirables ont été d’intensité légère à modérée chez les patients ayant eu une réponse inadéquate aux laxatifs et atteints de constipation causée par les opioïdes (CCO) dans des études cliniques pouvant comporter jusqu’à 52 semaines de traitement.
Effets indésirables signalés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, il est possible que les taux des effets indésirables observés ne reflètent pas les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables associés à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées à ce médicament et pour l’approximation des taux.
Les effets indésirables les plus souvent rapportés (≥ 5 %) en association avec MOVANTIK à 25 mg dans l’ensemble des études cliniques sur le naloxégol étaient les douleurs abdominales (20,6 %, la majorité étant jugées légères à modérées), la diarrhée (11,6 %), les nausées (9,3 %), les céphalées (7,0 %), les flatulences (6,6 %) et les vomissements (5,2 %). Les autres effets indésirables observés à une plus faible fréquence étaient la rhinopharyngite (4,3 %) et l’hyperhidrose (3,2 %).
Le tableau 2 présente les MI apparues en cours de traitement (sans égard à la cause) chez ≥ 2 % des patients traités par MOVANTIK (12,5 mg et 25 mg) dans le cadre de deux études identiques randomisées, à double insu et contrôlées par placebo de 12 semaines (KODIAC 4 et KODIAC 5) et dont la fréquence était plus élevée chez les patients traités par MOVANTIK que chez les patients ayant reçu le placebo.
| Tableau 2 Manifestations indésirables apparues, sans égard à la cause, chez > 2 % des patients et rapportées plus fréquemment avec MOVANTIK qu’avec le placebo chez les patients atteints de CCOa et souffrant de douleur non cancéreuseb (données groupées des études KODIAC 4 et KODIAC 5, durée de 12 semaines) | |||||||||||||
| Organe ou système Terme privilégié | Placebo (n = 444) | NGL 12,5 mg (n = 441) | NGL 25 mg (n = 446) | ||||||||||
| Patients ayant présenté une MI | 227 (51,1) | 231 (52,4) | 283 (63,5) | ||||||||||
| Troubles gastro-intestinaux | |||||||||||||
| Douleurs abdominales | 25 (5,6) | 43 (9,8) | 71 (15,9) | ||||||||||
| Diarrhée | 19 (4,3) | 25 (5,7) | 41 (9,2) | ||||||||||
| Nausées | 20 (4,5) | 29 (6,6) | 36 (8,1) | ||||||||||
| Flatulences | 11 (2,5) | 13 (2,9) | 26 (5,8) | ||||||||||
| Vomissements | 13 (2,9) | 10 (2,3) | 20 (4,5) | ||||||||||
| Douleurs abdominales hautes | 7 (1,6) | 8 (1,8) | 17 (3,8) | ||||||||||
| Distension abdominale | 9 (2,0) | 11 (2,5) | 11 (2,5) | ||||||||||
| Troubles du système nerveux | |||||||||||||
| Céphalées | 12 (2,7) | 17 (3,9) | 20 (4,5) | ||||||||||
| Étourdissements | 9 (2,0) | 11 (2,5) | 3 (0,7) | ||||||||||
| Troubles musculo-squelettiques et du tissu conjonctif | |||||||||||||
| Dorsalgie | 9 (2,0) | 12 (2,7) | 19 (4,3) | ||||||||||
| Douleur aux extrémités | 3 (0,7) | 5 (1,1) | 10 (2,2) | ||||||||||
| Troubles de la peau et du tissu sous-cutané | |||||||||||||
| Hyperhidrose | 1 (0,2) | 2 (0,5) | 13 (2,9) | ||||||||||
| Troubles généraux et anomalies au point d’administration | |||||||||||||
| Fatigue | 6 (1,4) | 7 (1,6) | 10 (2,2) | ||||||||||
| Infections et infestations | |||||||||||||
| Sinusite | 6 (1,4) | 6 (1,4) | 10 (2,2) | ||||||||||
| Rhinopharyngite | 1 (0,2) | 5 (1,1) | 9 (2,0) | ||||||||||
| Lésions, intoxications et complications liées aux interventions | |||||||||||||
| Chute | 8 (1,8) | 9 (2,0) | 4 (0,9) | ||||||||||
a Les patients ayant subi des manifestations décrites par ≥ 1 terme privilégié sont comptés une fois pour chacun de ces termes. Les MI qui sont apparues pendant ou après la première dose du produit expérimental jusqu’à la fin de l’étude sont incluses. b Les études comprenaient des patients souffrant de dorsalgie (56,5 %), d’autres types de douleur (18,3 %), d’arthrite (9,8 %), de fibromyalgie (5,6 %), de douleur articulaire (4,4 %), de névralgie (2,3 %), d’un syndrome douloureux (1,7 %) et de céphalées/migraines (1,2 %). Abréviations : NGL, naloxégol | |||||||||||||
Au total, 147 patients (11 %) âgés de ≥ 65 ans atteints de CCO ont été traités par MOVANTIK dans le cadre des études de phase III de 12 semaines. Les MI les plus fréquentes chez les patients âgés étaient semblables à celles qui ont été signalées chez les patients plus jeunes. Aucune différence d’importance clinique n’a été observée concernant les MI comparativement aux patients adultes âgés de moins de 65 ans.
Les fréquences et les caractéristiques des MI chez les patients ayant eu une réponse inadéquate aux laxatifs au départ étaient généralement comparables à celles de l’ensemble de la population évaluée pour l’innocuité.
Dans l’étude de 52 semaines (KODIAC 8), le profil de manifestations indésirables concordait généralement avec celui des études de courte durée et aucune différence importante ou inattendue n’a été observée entre le groupe traité par MOVANTIK à 25 mg et le groupe recevant les soins usuels en ce qui a trait à l’innocuité et à la tolérabilité. La proportion de patients ayant signalé au moins une manifestation indésirable était de 72 % pour le groupe témoin recevant les soins usuels et de 82 % pour le groupe traité par MOVANTIK à 25 mg.
Manifestations indésirables moins fréquentes apparues en cours de traitement durant les essais cliniques
Les MI apparues en cours de traitement (sans égard à la cause) qui ont été rapportées chez moins de 2 % des patients traités par MOVANTIK, chez au moins 2 patients dans l’un des groupes recevant MOVANTIK et à une fréquence supérieure à celle observée sous placebo dans les deux études identiques de phase III de 12 semaines sont énumérées ci-dessous par organe ou système :
Troubles cardiaques : palpitations, extrasystoles ventriculaires Troubles oculaires : sécheresse oculaire Troubles gastro-intestinaux : gêne abdominale, douleurs abdominales basses, sensibilité abdominale, sécheresse buccale, éructations, gastrite, reflux gastro-œsophagien pathologique, douleurs gastro-intestinales, douleurs dentaires Troubles généraux et anomalies au point d’administration : asthénie, syndrome de sevrage des opioïdes, sensation de nervosité, maladie d’allure grippale, enflure localisée, œdème localisé, œdème périphérique, pyrexie Infections et infestations : bronchite, cellulite, cystite, infection fongique, gastro-entérite, gastroentérite virale, zona, herpès buccal, otite moyenne, pneumonie, abcès dentaire
Lésions, intoxications et complications liées aux interventions : surdose accidentelle, morsure d’animal, piqûre d’arthropode, contusion, excoriation Examens : baisse du bicarbonate sanguin, hausse de la créatinine sanguine, hausse de la glycémie, hausse de la tension artérielle, hausse de la thyréostimuline sanguine, hausse de l’urée sanguine, baisse de l’hématocrite, baisse de l’hémoglobine, anomalies aux tests de la fonction hépatique, perte pondérale, gain pondéral Troubles du métabolisme et de la nutrition : diminution de l’appétit, déshydratation, hypercholestérolémie, hyperlipidémie, carence en vitamine D Troubles musculo-squelettiques et du tissu conjonctif : arthrite, douleur au flanc, douleurs thoraciques musculo-squelettiques, myalgie, douleur au cou, arthrose, ostéopénie, kyste synovial Troubles du système nerveux : migraine, paresthésie, syncope, tremblements Troubles psychiatriques : anxiété, cauchemars, crises de panique Troubles rénaux et urinaires : insuffisance rénale aiguë, urgence mictionnelle, pollakiurie Troubles respiratoires, thoraciques et médiastinaux : asthme, toux, congestion nasale, douleur oropharyngée, hypersécrétion des sinus paranasaux, congestion des voies respiratoires, rhinorrhée, bâillements Troubles de la peau et du tissu sous-cutané : sueurs froides, dermatite de contact, érythème, urticaire Troubles vasculaires : bouffées vasocongestives, bouffées de chaleur, hypertension, hypotension
Sevrage des opioïdes
Un sevrage des opioïdes, défini comme ≥ 3 effets indésirables potentiellement liés au sevrage des opioïdes qui sont survenus le même jour et n’étaient pas tous liés à l’appareil digestif, s’est produit chez moins de 1 % (1/444) des sujets sous placebo, 1 % (5/441) des sujets recevant MOVANTIK à 12,5 mg, et 3 % (14/446) des sujets recevant MOVANTIK à 25 mg dans les études KODIAC 4 et KODIAC 5 sans égard au traitement d’entretien par des opioïdes. Les symptômes comprenaient, entre autres, une hyperhidrose, des frissons, la diarrhée, des douleurs abdominales, de l’anxiété, de l’irritabilité et des bâillements. Dans les études KODIAC 4 et KODIAC 5, les patients recevant de la méthadone comme traitement de la douleur ont présenté plus souvent des effets indésirables gastro-intestinaux que les patients recevant d’autres opioïdes (39 % [7/18] vs 26 % [110/423] dans le groupe recevant 12,5 mg; 75 % [24/32] vs 34 % [142/414] dans le groupe recevant 25 mg).
Anomalies des résultats hématologiques et biologiques
Consulter les rubriques Examens et Troubles du métabolisme et de la nutrition de la section Effets indésirables moins fréquents apparus en cours de traitement durant les essais cliniques pour plus de renseignements sur les anomalies des résultats hématologiques et biologiques.
Effets indésirables observés après la mise sur le marché
Les effets indésirables suivant ont été signalés après la mise sur le marché: perforation gastro-intestinale (chez les patients présentant un risque accru de perforation gastro-intestinale) et hypersensibilité. Les effets indésirables du médicament sont répertoriés par système, appareil ou organe, par ordre de termes privilégiés du MedDRA.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Le naloxégol est un substrat sensible du CYP3A4 et un substrat du transporteur de la glycoprotéine P (Pgp), et le CYP3A4 est la principale enzyme du CYP responsable du métabolisme du naloxégol.
L’utilisation concomitante avec un composé à la fois inhibiteur de la Pgp et inhibiteur puissant ou modéré du CYP3A4 ou un inhibiteur puissant du CYP3A4 augmente significativement les concentrations plasmatiques de naloxégol. Inversement, l’utilisation concomitante avec des inducteurs puissants du CYP3A4 ou des inducteurs de la Pgp/inducteurs puissants du CYP3A4 entraîne une baisse des concentrations plasmatiques du naloxégol et doit généralement être évitée.
Interactions médicament-médicament
Inhibiteurs puissants du CYP3A4
L’utilisation concomitante du kétoconazole a significativement augmenté l’ASC et la Cmax du naloxégol de 12,9 fois et de 9,6 fois, respectivement. Par conséquent, l’utilisation concomitante d’inhibiteurs puissants du CYP3A4 (p. ex. clarithromycine, télithromycine, itraconazole, voriconazole, kétoconazole ou inhibiteurs de la protéase tels que le ritonavir) et de MOVANTIK est contre-indiquée (voir CONTRE-INDICATIONS).
Inhibiteurs modérés du CYP3A4
L’utilisation concomitante du diltiazem a significativement augmenté l’ASC et la Cmax du naloxégol de 3,4 fois et de 2,9 fois, respectivement. Par conséquent, l’utilisation concomitante d’inhibiteurs modérés du CYP3A4 (p. ex. diltiazem, vérapamil, érythromycine) et de MOVANTIK devrait être évitée. Si le médecin considère que cette utilisation concomitante est absolument nécessaire, les bienfaits possibles de MOVANTIK doivent clairement l’emporter sur le risque de toxicité dû à une augmentation de l’exposition générale au naloxégol, et il est recommandé d’utiliser une dose quotidienne de MOVANTIK de 12,5 mg et de surveiller étroitement les signes de manifestations indésirables (p. ex. syndrome de sevrage des opioïdes et/ou renversement de l’analgésie).
Inhibiteurs faibles du CYP3A4
L’utilisation concomitante de quinidine a significativement augmenté l’ASC et la Cmax du naloxégol, de 1,4 fois et de 2,5 fois, respectivement. Par conséquent, la dose quotidienne de MOVANTIK devrait être de 12,5 mg lorsqu’il est utilisé en concomitance avec un inhibiteur faible du CYP3A4 (p. ex. quinidine ou cimétidine).
Inducteurs puissants du CYP3A4
L’utilisation concomitante de rifampine a significativement diminué l’ASC et la Cmax du naloxégol, de 89 % et de 76 %, respectivement. Par conséquent, l’utilisation de MOVANTIK en concomitance avec un inducteur puissant du CYP3A4 (p. ex. carbamazépine, phénytoïne ou millepertuis) n’est pas recommandée.
Inhibiteur de la Pgp et du CYP3A4
Les recommandations sur la posologie de MOVANTIK utilisé en concomitance avec des médicaments causant à la fois une inhibition du CYP3A4 et une inhibition de la Pgp devraient se fonder sur l’effet sur le CYP3A4 (puissant, modéré ou faible, comme il est décrit dans les paragraphes précédents).
Autres antagonistes des récepteurs opioïdes μ : Étant donné le mode d’action du naloxégol, qui est un antagoniste des récepteurs opioïdes μ périphériques, il ne doit pas être pris en concomitance avec d’autres antagonistes des opioïdes (p. ex. naltrexone, naloxone) en raison du potentiel d’effet additif de l'antagonisme des récepteurs opioïdes et du risque plus accru de l’apparition du syndrome de severage des opioïdes.
Dans des études in vitro sur le naloxégol, aucune inhibition notable de l’activité des isozymes CYP1A2, CYP2C9, CYP2D6, CYP3A4 ou CYP2C19 ni aucune induction de l’activité des isozymes CYP1A2, CYP2B6 ou CYP3A4 n’ont été observées. Par conséquent, on ne s’attend pas à ce que le naloxégol altère la clairance métabolique des médicaments administrés en concomitance qui sont métabolisés par ces enzymes. Le naloxégol n’est pas un inhibiteur important de la Pgp, de la BCRP, de l’OAT1, de l’OAT3, de l’OCT2, de l’OATP1B1 ou de l’OATP1B3.
Dans une étude menée chez des sujets sains, le naloxégol n’a pas modifié de façon notable la pharmacocinétique de la morphine et de ses métabolites majeurs en circulation.
Interactions médicament-aliments
Un repas riche en lipides et en calories augmente de 45 % le degré d’absorption du naloxégol selon la mesure de l’ASC, et de 30 % sa vitesse d’absorption selon la mesure de la Cmax. MOVANTIK doit être pris à jeun le matin au moins 1 heure avant le premier repas de la journée ou 2 heures après (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Le jus de pamplemousse a été classé parmi les inhibiteurs du CYP3A4. La consommation concomitante de pamplemousse ou de jus de pamplemousse et de MOVANTIK devrait être évitée (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Interactions médicament-plantes médicinales
L’utilisation concomitante de millepertuis peut entraîner une diminution notable de l’exposition au naloxégol et, par conséquent, devrait être évitée (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités; INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Interactions médicament-épreuves de laboratoire
On n'a pas étudié les effets sur les épreuves de laboratoire.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
MOVANTIK (oxalate de naloxégol) doit être pris à jeun le matin au moins 1 heure avant le premier repas de la journée ou 2 heures après (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Pour les patients qui sont incapables d’avaler les comprimés entiers, on peut broyer le comprimé MOVANTIK sous forme de poudre, mélanger à un demi-verre d’eau non gazéifiée à température ambiante (120 mL) et boire immédiatement. Il faut ensuite rincer le verre avec un autre demi-verre d’eau non gazéifiée à température ambiante (120 mL) et boire. Le mélange peut également être administré par une sonde nasogastrique (CH8 ou plus). Lorsque l’administration est réalisée par sonde nasogastrique, on doit utiliser un volume total d’eau de 240 mL. On doit indiquer au patient d’effectuer les étapes suivantes :
- 1. Rincez la sonde nasogastrique avec 1 once (30 mL) d’eau à l’aide d’une seringue de 60 mL.
- 2. Broyez le comprimé sous forme de poudre dans un contenant et mélangez avec environ 2 onces (60 mL) d’eau.
- 3. Aspirez le mélange à l’aide de la seringue de 60 mL et administrez le contenu de la seringue par la sonde nasogastrique.
- 4. Ajoutez environ 2 onces (60 mL) d’eau dans le même contenant utilisé pour préparer la dose de MOVANTIK.
Aspirez l’eau à l’aide de la même seringue de 60 mL et utilisez l’eau au complet pour rincer la sonde nasogastrique et tout médicament qui reste dans la sonde nasogastrique afin de l’acheminer à l’estomac.
Lorsque le traitement par MOVANTIK est instauré, il est recommandé de mettre fin à tous les traitements laxatifs d’entretien, jusqu’à ce que l’effet clinique de MOVANTIK soit déterminé.
Posologie recommandée et ajustement posologique
La posologie recommandée de MOVANTIK s’établit à 25 mg, une fois par jour.
Cas particuliers
Enfants et adolescents (< 18 ans) : MOVANTIK n’est pas indiqué chez les enfants et les adolescents.
Personnes âgées (≥ 65 ans) : Aucun ajustement de la posologie de MOVANTIK n’est recommandé pour les personnes âgées (voir MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers; EFFETS INDÉSIRABLES; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Cas particuliers et états pathologiques).
Insuffisance rénale : La dose de départ pour les patients atteints d’insuffisance rénale modérée, grave ou terminale est de 12,5 mg. La dose peut être portée à 25 mg si la dose de 12,5 mg est bien tolérée. Étant donné que l’exposition au naloxégol peut être anormalement élevée chez quelques patients, le traitement par MOVANTIK devrait être arrêté si des effets secondaires influant sur la tolérabilité surviennent (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles rénaux; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Cas particuliers et états pathologiques).
Insuffisance hépatique : Aucun ajustement de la posologie de MOVANTIK n’est requis pour les patients atteints d’insuffisance hépatique légère à modérée (classes A et B de Child-Pugh) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Cas particuliers et états pathologiques). L’innocuité et l’efficacité de MOVANTIK chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) n’ont pas été établies; par conséquent, l’utilisation de MOVANTIK n’est pas recommandée chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles hépatiques).
Modulateurs de l’activité du CYP3A4 et du transporteur de la glycoprotéine P (Pgp) : L’utilisation concomitante avec des inhibiteurs puissants du CYP3A4 (p. ex. kétoconazole, voriconazole, clarithromycine, inhibiteurs de la protéase tels que le ritonavir) peut nettement augmenter l’exposition au naloxégol et est contre-indiquée (voir CONTRE-INDICATIONS; INTERACTIONS MÉDICAMENTEUSES).
L’utilisation concomitante avec des inducteurs puissants du CYP3A4 (p. ex. rifampine, carbamazépine, phénytoïne, millepertuis) peut nettement réduire l’exposition au naloxégol et doit généralement être évitée (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités; INTERACTIONS MÉDICAMENTEUSES).
L’utilisation concomitante d’inhibiteurs modérés du CYP3A4 (p. ex. diltiazem, vérapamil, érythromycine) et de MOVANTIK devrait être évitée. Si le médecin considère que cette utilisation concomitante est absolument nécessaire, les bienfaits possibles de MOVANTIK doivent clairement l’emporter sur le risque de toxicité dû à une augmentation de l’exposition générale au naloxégol, et il est recommandé d’utiliser une dose quotidienne de MOVANTIK de 12,5 mg et de surveiller étroitement les signes de manifestations indésirables (p. ex. syndrome de sevrage des opioïdes et/ou renversement de l’analgésie) (voir INTERACTIONS MÉDICAMENTEUSES).
La dose de MOVANTIK doit être réduite à 12,5 mg une fois par jour lorsqu’il est pris en concomitance avec des inhibiteurs faibles du CYP3A4 (p. ex. quinidine, cimétidine) (voir INTERACTIONS MÉDICAMENTEUSES).
Les recommandations sur la posologie de MOVANTIK utilisé en concomitance avec des produits thérapeutiques causant à la fois une inhibition du CYP3A4 et une inhibition de la Pgp devraient se fonder sur l’effet sur le CYP3A4 (puissant, modéré ou faible, comme il est décrit dans les paragraphes précédents) (voir INTERACTIONS MÉDICAMENTEUSES).
Dose oubliée
Si un patient oublie de prendre une dose et s’en aperçoit 12 heures ou plus avant la dose suivante, il doit prendre le comprimé oublié immédiatement et prendre la dose suivante selon l’horaire prévu.
Si un patient oublie de prendre une dose et s’en aperçoit moins de 12 heures avant la dose suivante, il doit sauter la dose oubliée et prendre la dose suivante selon l’horaire prévu. Il faut avertir les patients de ne pas prendre une double dose pour compenser un comprimé oublié.
SURDOSAGE
Signes et symptômes
Dans une étude clinique menée chez des patients atteints de CCO, une dose quotidienne de 50 mg a été associée à une fréquence accrue d’effets indésirables gastro-intestinaux intolérables (principalement des douleurs abdominales, de la diarrhée et/ou des nausées).
Traitement
Il n’y a actuellement aucun antidote permettant d’inverser l’effet de MOVANTIK (oxalate de naloxégol). La dialyse s’est révélée inefficace comme moyen d’élimination dans une étude clinique menée chez des patients atteints d’insuffisance rénale.
Si un patient traité par un opioïde reçoit une surdose de MOVANTIK, il doit être surveillé de près pour déceler l’apparition possible de symptômes de sevrage des opioïdes ou de renversement de l’effet analgésique central. En cas de surdose connue ou soupçonnée de MOVANTIK, il faut administrer un traitement symptomatique et surveiller les fonctions vitales.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action et pharmacodynamie
Les effets physiologiques des opioïdes sur le tube digestif sont causés par la liaison de ces derniers aux récepteurs opioïdes du système nerveux entérique et comprennent une baisse de la motilité, une réduction des sécrétions et une augmentation de l’absorption de liquides par l’intestin, ce qui peut entraîner de la constipation chez 40 à 90 % des personnes prenant des opioïdes.
MOVANTIK (oxalate de naloxégol) est un antagoniste des récepteurs opioïdes de type μ à action périphérique (ou PAMORA pour peripherally acting µ-opioid receptor antagonist). Le naloxégol est un dérivé pégylé de la naloxone, un antagoniste des récepteurs opioïdes de type μ, et il inhibe la liaison des opioïdes aux récepteurs opioïdes de type μ périphériques. La pégylation limite la capacité du naloxégol à traverser la barrière hémato-encéphalique. Le naloxégol agit principalement sur les récepteurs opioïdes de type μ de l’intestin et neutralise la CCO tout en ayant un impact limité sur les effets analgésiques des opioïdes sur le système nerveux central (SNC) aux doses thérapeutiques prévues.
| Pour traiter une surdose médicamenteuse présumée, communiquez avec le centre antipoison de votre région. |
La pégylation réduit la perméabilité passive du naloxégol et en fait un substrat pour le transport par la glycoprotéine P (Pgp), deux faits qui portent à croire que le passage du naloxégol dans le SNC est minime.
Les études in vitro montrent que le naloxégol est un antagoniste neutre des récepteurs opioïdes de type µ (voir Partie II : PHARMACOLOGIE DÉTAILLÉE).
Dépendance/tolérance : MOVANTIK est un antagoniste des récepteurs opioïdes de type μ à action périphérique sans risque connu de dépendance.
Effet sur l’électrophysiologie cardiaque : Dans une étude exhaustive, randomisée, à double insu, à quadruple permutation et contrôlée par placebo qui portait sur l’ECG (y compris l’allongement de l’intervalle QTc) et visait à évaluer l’effet d’une dose thérapeutique (25 mg) et d’une dose suprathérapeutique (150 mg) de naloxégol chez de sujets sains de sexe masculin (N = 51), le naloxégol n’a pas eu d’effet sur l’intervalle QTcF (QTcF = QT/RR0,33) à la dose thérapeutique de 25 mg. À la dose suprathérapeutique de 150 mg, la différence moyenne maximale par rapport au placebo pour l’intervalle QTcF a été de 3,1 ms (IC à 90 % : 1,3; 4,9) 1,5 et 2 heures après l’administration. Les variations de la fréquence cardiaque et des intervalles RR, PR et QRS à l’ECG ont été semblables sous placebo et sous naloxégol à 25 mg ou à 150 mg. La Cmax du naloxégol était de 37,7 ng/mL à la dose de 25 mg et de 291 ng/mL à la dose de 150 mg.
Pharmacocinétique
La pharmacocinétique du naloxégol est linéaire. L’exposition au naloxégol est approximativement proportionnelle à la dose.
Tableau 3 Résumé des principaux paramètres pharmacocinétiques du naloxégol chez des volontaires sains des deux sexes
| Cmax (ng/mL) | t½ (h) | CL/F (L/h) | Vz/F (L) | |||||||
| Moyenne après une seule dose orale (25 mg)a | N = 42 | N = 42 | N = 42 | N = 42 | ||||||
Moyenne géométrique E-T plage | 38,3 21,2 (11,4 – 103) | 6,99 4,70 (2,36 – 26,5) | 173 99,4 (65,7 – 464) | 1740 1360 (621 – 7790) | ||||||
a À jeun (préparation commerciale) Abréviations : CL/F, clairance apparente du médicament (clairance totale de la dose/fraction de la dose disponible dans l’organisme). Vz/F, volume de distribution apparent pendant la phase terminale. t1/2, demi-vie. E-T, écart-type. | ||||||||||
Absorption : Après l’administration par voie orale, le naloxégol est rapidement absorbé et la concentration maximale (Cmax) est atteinte en moins de 2 heures. Chez la majorité des sujets, un deuxième pic de concentration plasmatique de naloxégol a été observé de 0,4 à 3 heures après le premier.
Le naloxégol sous forme de comprimés broyés mélangés avec de l’eau, administré par voie orale ou par une sonde nasogastrique dans l’estomac, s’est révélé bioéquivalent au naloxégol en comprimés entiers pris avec de l’eau, le Tmax médian étant de 0,75 et de 1,50 heure (intervalle de 0,23 à 5,02 heures) pour le comprimé broyé administré par voie orale et pour le comprimé broyé administré par une sonde nasogastrique, respectivement.
Effets de l’alimentation : Un repas riche en lipides augmente le degré et la vitesse d’absorption du naloxégol. La Cmax et l’ASC augmentent respectivement d’environ 30 % et 45 %. MOVANTIK doit être pris à jeun le matin environ 1 heure avant le premier repas de la journée ou 2 heures après (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques).
Distribution : Le volume de distribution apparent moyen au cours de la phase terminale (Vz/F) chez des volontaires sains allait de 968 à 2140 L dans l’ensemble des groupes posologiques et des études. Chez l’humain, la liaison du naloxégol aux protéines plasmatiques est faible et la fraction libre se situe entre 80 % et 100 %.
Métabolisme : Le naloxégol est principalement métabolisé par le système d’enzymes CYP3A4. Dans une étude du bilan de masse menée chez des sujets humains, 6 métabolites ont été mis en évidence dans le plasma, l’urine et les fèces. Ces métabolites représentent plus de 32 % de la dose administrée et ont été formés par N-désalkylation, O-déméthylation, oxydation et perte partielle de la chaîne de PEG. Aucun de ces métabolites n’était présent à > 10 % de la concentration plasmatique de la molécule mère ou de composés dérivés.
Excrétion : Après l’administration orale de naloxégol radiomarqué, 68 % et 16 % de la dose totale administrée ont été retrouvés dans les fèces et l’urine, respectivement. Le naloxégol intact excrété dans l’urine représentait moins de 6 % de la dose totale administrée. Ainsi, l’excrétion rénale est une voie d’élimination mineure pour le naloxégol. Dans les études de pharmacologie clinique, la demi-vie du naloxégol à la dose thérapeutique se situait entre 6 et 11 heures.
Cas particuliers et états pathologiques
Enfants et adolescents (< 18 ans) : La pharmacocinétique du naloxégol n’a pas été étudiée chez les enfants et les adolescents et cet agent n’est pas indiqué chez cette population de patients.
Personnes âgées (≥ 65 ans) : Un léger effet de l’âge sur la pharmacocinétique du naloxégol a été observé (une augmentation d’environ 0,7 % de l’ASC pour chaque augmentation de l’âge d’un an). Aucun ajustement posologique de MOVANTIK n’est recommandé pour les personnes âgées.
Chez des sujets japonais âgés en santé, la concentration plasmatique à l’état d’équilibre du naloxégol (ASC et Cmax) était environ de 50 % supérieure à celle observée chez de jeunes sujets sains.
Sexe : Le sexe est sans effet sur la pharmacocinétique du naloxégol.
Race : Chez les sujets afro-américains, on a observé une diminution d’environ 20 % de l’ASC et une diminution de 10 % de la Cmax du naloxégol comparativement aux sujets de race blanche. Chez les sujets asiatiques, des données portent à croire à une hausse de 30 % de la Cmax du naloxégol.
Insuffisance rénale : Étant donné que la clairance rénale constitue une voie d’élimination mineure pour le naloxégol, l’insuffisance rénale, quelle que soit sa gravité (c.-à-d. insuffisance modérée, insuffisance grave ou néphropathie terminale), a un impact minime sur la pharmacocinétique du naloxégol chez la plupart des sujets. Toutefois, chez 2 patients sur 8 (dans le groupe atteint d’insuffisance rénale modérée et grave, mais non dans le groupe atteint de néphropathie terminale), des augmentations de l’exposition au naloxégol par un facteur allant jusqu’à 10 ont été observées. L’exposition au naloxégol chez les patients atteints de néphropathie terminale sous dialyse était semblable à celle des volontaires sains dont la fonction rénale était normale.
La dose de départ pour les patients atteints d’insuffisance rénale modérée, grave ou terminale est de 12,5 mg. La dose peut être portée à 25 mg si la dose de 12,5 mg est bien tolérée. Étant donné que l’exposition au naloxégol peut être anormalement élevée chez quelques patients, le traitement par MOVANTIK devrait être arrêté si des effets secondaires influant sur la tolérabilité surviennent (voir POSOLOGIE ET ADMINISTRATION, Cas particuliers).
Insuffisance hépatique : Des diminutions de moins de 20 % de l’ASC et de 10 % de la Cmax ont été observées chez les patients atteints d’insuffisance hépatique légère à modérée (classes A et B de Child-Pugh). L’effet de l’insuffisance hépatique grave (classe C de Child-Pugh) sur la pharmacocinétique du naloxégol n’a pas été évalué; par conséquent, l’utilisation de MOVANTIK n’est pas recommandée chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles hépatiques).
CONSERVATION ET STABILITÉ
Conserver à une température ambiante contrôlée (15 à 30 °C).
Garder en lieu sûr, hors de la portée des enfants.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Formes pharmaceutiques
Les comprimés MOVANTIK (oxalate de naloxégol) à 12,5 mg sont ovales, biconvexes, mauves et pelliculés et portent l’inscription «12.5» d’un côté et «nGL» de l’autre.
Les comprimés MOVANTIK à 25 mg sont ovales, biconvexes, mauves et pelliculés et portent l’inscription «25» d’un côté et «nGL» de l’autre.
Composition
Les comprimés MOVANTIK à 12,5 mg et à 25 mg contiennent les ingrédients non médicinaux suivants :
Noyau du comprimé : cellulose microcristalline, croscarmellose sodique, gallate de propyle, mannitol, stéarate de magnésium
Enrobage du comprimé : dioxyde de titane, hypromellose, macrogol 400, oxyde de fer noir, oxyde de fer rouge
Conditionnement
Les deux concentrations de MOVANTIK sont offertes en flacons de polyéthylène haute densité (PEHD) contenant un dessiccateur, avec un bouchon vissé en polypropylène blanc à l’épreuve des enfants. Chaque emballage contient 30 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
| Substance médicamenteuse | |
| Dénomination commune : | oxalate de naloxégol |
| Nom chimique : | (5α,6α)-17-allyl-6-(2,5,8,11,14,17,20- heptaoxadocosan-22-yloxy)-4,5- époxymorphinan-3,14-diol oxalate |
| Formule moléculaire : | C34H53NO11C2H2O4 |
| Masse moléculaire : | 741,8 g/mol |
| Formule développée : | 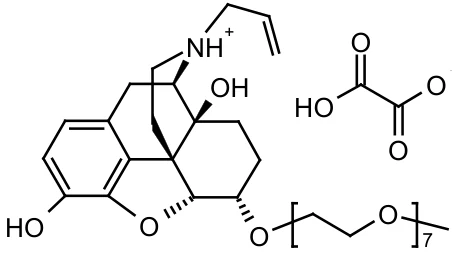 |
| Propriétés physicochimiques : | L’oxalate de naloxégol est une poudre cristalline blanchâtre, très soluble en milieu aqueux (dont la solubilité dépasse 50 mg/mL) de pH 1 à 7,5. Il présente deux valeurs de pKa : 8,4 (amine) et 9,5 (phénol). Le point de fusion de l’oxalate de naloxégol est de 92 °C; il donne lieu à une absorption d’humidité mineure à un taux d’humidité relative inférieur à 70 % et n’est pas considéré comme hygroscopique. |
ESSAIS CLINIQUES
Traitement de la constipation causée par les opioïdes (CCO)
Tableau 4 Résumé des essais cliniques déterminants sur la CCO
| Numéro de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets par groupe de traitement (n = nombre) | Âge moyen (fourchette) | Sexe (H/F) |
| KODIAC 4 | DI, groupes parallèles, contrôlée par placebo avec confirmation de la CCO de 2 semaines et traitement de 12 semaines | Administration orale une fois par jour de naloxégol à 12,5 mg et à 25 mg Phase de traitement de 12 semaines | n = 641a (12,5 mg, 213; 25 mg, 214; placebo, 214) | 52,3 (18 - 83) | 248/393a |
| KODIAC 5 | DI, groupes parallèles, contrôlée par placebo avec confirmation de la CCO de 2 semaines et traitement de 12 semaines | Administration orale une fois par jour de naloxégol à 12,5 mg et à 25 mg Phase de traitement de 12 semaines | n = 696a (12,5 mg, 232; 25 mg, 232; placebo, 232) | 52,1 (19 - 82) | 255/441a |
a Patients de l’ensemble de la population incluse dans l’analyse selon l’intention de traiter (ITT).
Abréviations : DI = double insu.
Études sur l’efficacité
L’efficacité de MOVANTIK (oxalate de naloxégol) dans le traitement de la CCO a été évaluée dans deux études identiques multicentriques, randomisées, à double insu et contrôlées par placebo d’une durée de 12 semaines chez des patients atteints de CCO et souffrant de douleur non cancéreuse (voir le tableau 4). Les patients prenant au moins 30 unités d’équivalent de morphine d’opioïdes par jour depuis au moins 4 semaines au moment du recrutement et qui rapportaient de la CCO étaient admissibles à l’étude. La CCO a été confirmée sur une période préliminaire de 2 semaines; elle était définie comme l’évacuation de < 3 selles spontanées (SS) par semaine en moyenne accompagnée d’au moins un symptôme de constipation tel qu’efforts de défécation, selles dures/grumeleuses et/ou sensation d’évacuation incomplète/obstruction anorectale dans au moins 25 % des selles. Les patients pouvant présenter une perturbation d’importance clinique de la barrière hémato-encéphalique ont été exclus. Les patients qui présentaient un intervalle QTcF > 500 ms à la sélection, des antécédents récents d’infarctus du myocarde dans les 6 mois précédant la randomisation, une insuffisance cardiaque congestive symptomatique ou toute autre maladie CV patente ont également été exclus des études cliniques. De plus, les patients atteints d’insuffisance hépatique modérée ou grave ont été exclus.
La réponse au médicament de l’étude chez les patients ayant eu une réponse inadéquate aux laxatifs au cours des 2 semaines précédant le recrutement a été évaluée pendant 12 semaines. La réponse aux laxatifs a été déterminée lors de la visite de sélection au moyen d’un questionnaire administré par le chercheur (Stool Symptom Screener; questionnaire de sélection en fonction des symptômes liés aux selles) sur l’utilisation antérieure de laxatifs et les symptômes de constipation au cours des 2 dernières semaines. Les patients classés comme ayant eu une réponse inadéquate aux laxatifs ont signalé qu’ils avaient utilisé au moins une classe de laxatifs au moins 4 des 14 jours précédant la première visite de l’étude et qu’ils avaient présenté à une intensité modérée, grave ou très grave au moins l’un des symptômes suivants de CCO : selles incomplètes, selles dures, efforts de défécation ou besoin perçu d’aller à la selle, mais incapacité d’y arriver.
Pendant toute la durée de l’étude, les patients n’étaient pas autorisés à utiliser d’autres laxatifs que le bisacodyle à titre de laxatif de secours s’ils n’avaient pas évacué de selles depuis 72 heures. Une SS était définie comme une selle n’ayant pas nécessité la prise de laxatif de secours au cours des dernières 24 heures.
Au total, 652 patients (étude KODIAC 4) et 700 patients (étude KODIAC 5) ont été répartis au hasard pour recevoir 12,5 mg ou 25 mg de MOVANTIK ou un placebo une fois par jour pendant 12 semaines. L’âge moyen des sujets était de 52 ans, 62 % étaient des femmes, 79 % étaient de race blanche et 11 % avaient 65 ans ou plus. La dose quotidienne moyenne d’opioïde en équivalent de morphine était de 138 mg/jour et les patients prenaient des opioïdes depuis 3,6 ans en moyenne pour l’épisode de douleur courant. La dorsalgie et l’arthrite étaient les causes de douleur les plus fréquentes (57 % et 10 %, respectivement). L’utilisation de laxatif a été rapportée chez 71 % des patients dans les 2 semaines précédant le recrutement et chez 84 % dans les 6 mois précédant le recrutement. Les patients ont été stratifiés selon leur réponse aux laxatifs (réponse inadéquate aux laxatifs, réponse adéquate aux laxatifs et réponse inconnue aux laxatifs) et ont été répartis au hasard pour recevoir l’un des trois traitements dans un rapport de 1:1:1. La procédure de randomisation a été conçue de telle sorte qu’au moins 50 % des patients avaient une réponse inadéquate aux laxatifs.
Le critère principal de l’efficacité était la réponse sur une période de 12 semaines de traitement; la réponse était définie comme ≥ 3 SS par semaine et une variation de ≥ 1 SS par semaine par rapport au départ pendant au moins 9 des 12 semaines de traitement et 3 des 4 dernières semaines de traitement. Le premier des trois critères d’évaluation secondaires ajustés pour la multiplicité était le taux de réponse à 12 semaines dans le sous-groupe de patients ayant eu une réponse inadéquate aux laxatifs.
Résultats de l’étude : Les résultats des études de confirmation ont démontré la durabilité et la constance de l’efficacité de MOVANTIK dans le traitement de la CCO. Dans les deux études, 54 % des patients ont été classés dans le groupe de réponse inadéquate aux laxatifs. Les patients du groupe de réponse inadéquate aux laxatifs traités par MOVANTIK à 25 mg ont affiché un taux de réponse significativement plus élevé que les sujets sous placebo dans les deux études. MOVANTIK à 12,5 mg a entraîné une différence statistiquement significative du taux de réponse par rapport au placebo dans l’étude KODIAC 4 (voir le tableau 5).
Il n’y avait aucune indication définitive que l’efficacité de MOVANTIK diffère selon l’âge, le sexe ou le poids. Par ailleurs, les sujets qui ont participé aux études KODIAC 4 et KODIAC 5 prenaient une grande variété d’opioïdes.
| Tableau 5 Analyse du taux de réponse (selle spontanée) des semaines 1 à 12 dans le groupe de réponse inadéquate aux laxatifs, études KODIAC 4 et 5 (ensemble d’analyse en intention de traiter) | ||||||||||||||||||||||
| KODIAC 4 | KODIAC 5 | Données groupées | ||||||||||||||||||||
| PLA | NGL 12,5 mg | NGL 25 mg | PLA | NGL 12,5 mg | NGL 25 mg | PLA | NGL 12,5 mg | NGL 25 mg | ||||||||||||||
| n | 118 | 115 | 117 | 121 | 125 | 124 | 239 | 240 | 241 | |||||||||||||
| % de répondants (valeur de p) | 28,8 | 42,6 (0,028*) | 48,7 (0,002*) | 31,4 | 42,4 (0,074) | 46,8 (0,014*) | 30,1 | 42,5 (0,005) | 47,7 (< 0,001) | |||||||||||||
Différence dans les taux de répondants (IC à 95 %) NGL 25 mg vs PLA | 19,9 (7,7; 32,1) | 15,4 (3,3; 27,4) | 17,6 (9,0; 26,2) | |||||||||||||||||||
| * Statistiquement significatif selon une procédure de comparaisons multiples. | ||||||||||||||||||||||
| Abréviations : h = heure; ITT = intention de traiter; NGL = naloxégol; CCO = constipation causée par les opioïdes; PLA = placebo; SS = selle spontanée | ||||||||||||||||||||||
| La réponse était définie comme ≥ 3 SS par semaine et une variation de ≥ 1 SS par semaine par rapport au départ pendant au moins 9 des 12 semaines de traitement et 3 des 4 dernières semaines de traitement. | ||||||||||||||||||||||
Une analyse des réponses identique à l’analyse primaire de l’efficacité, sauf pour l’utilisation des selles spontanées complètes au lieu des selles spontanées, a montré que dans les études KODIAC 4 et 5 regroupées, le taux de réponse était plus élevé sous MOVANTIK à 25 mg (20,7 %) que sous placebo (9,6 %), la différence se montant à 11,1 % (valeur de p = 0,001).
Parmi les patients ayant une réponse inadéquate aux laxatifs qui étaient traités par MOVANTIK à 25 mg, environ 54 % (61 % dans l’étude KODIAC 4 et 48 % dans l’étude KODIAC 5) des sujets ont eu une SS dans les 12 heures suivant la première dose.
En outre, les résultats de l’évaluation des critères secondaires (nombre moyen de SS par semaine, nombre moyen de jours par semaine avec une SS, degré moyen d’efforts de défécation et consistance moyenne des selles) ont généralement appuyé les résultats de l’évaluation du critère principal et le bienfait de MOVANTIK pour la CCO chez les patients souffrant de douleur non cancéreuse qui ont une réponse inadéquate aux laxatifs.
Il n’y avait pas de différence d’importance clinique entre MOVANTIK et le placebo dans l’intensité moyenne de la douleur ni de variation d’importance clinique dans la dose quotidienne d’opioïde au cours des études de 12 semaines.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie non clinique
Pharmacodynamie primaire : Le profil pharmacologique du naloxégol a été caractérisé par des essais de liaison in vitro qui ont montré que le naloxégol se lie aux récepteurs opioïdes de type μ, δ et κ, l’affinité la plus élevée étant pour les récepteurs opioïdes de type μ. Dans des essais de liaison avec du [35S]GTPγS, le naloxégol s’est révélé un antagoniste complet et compétitif des récepteurs opioïdes μ humains, dépourvu d’activité agoniste notable. De plus, les données de liaison in vitro indiquent que le naloxégol est également un antagoniste des récepteurs opioïdes δ, ainsi qu’un faible agoniste partiel des récepteurs opioïdes κ. Toutefois, le naloxégol n’affiche aucun signe d’activité agoniste à l’égard des récepteurs opioïdes κ dans un système plus physiologique (test du canal déférent chez le lapin).
Dans le cadre des études in vivo, le naloxégol a renversé le ralentissement du transit gastro-intestinal provoqué par la morphine à des doses inférieures à celles qui renversent l’analgésie par la morphine, ce qui indique que l’effet périphérique gastro-intestinal désiré est distinct de l’inhibition de l’action de la morphine dans le SNC chez le rat.
Pharmacodynamie secondaire : Le naloxégol a été testé sur un ensemble diversifié de 327 cibles couvrant un large éventail de récepteurs, de canaux ioniques et d’enzymes. Une activité notable n’a été décelée qu’aux récepteurs opioïdes μ, δ et κ.
Pharmacologie de l’innocuité : Le naloxégol n’a exercé aucun effet dans les essais portant sur le comportement général, l’activité convulsivante, l’activité analgésique et le risque d’abus, ce qui porte à croire que le naloxégol est peu susceptible de provoquer des manifestations indésirables par l’intermédiaire du SNC chez l’humain. Ces résultats indiquent également que le risque d’abus d’opioïdes est faible. La CI50 du naloxégol sur les canaux ioniques hERG était > 300 μM; par ailleurs, le naloxégol s’est révélé inactif à l’égard de sept autres canaux cardiaques. Des effets cardiovasculaires ont été observés dans une étude de télémétrie chez le chien au cours de laquelle le naloxégol a causé des diminutions transitoires non liées à la dose de la tension artérielle systolique et diastolique, de la pression systolique ventriculaire gauche et des indices de contractilité et de relaxation du myocarde. La fréquence cardiaque était aussi légèrement augmentée. La dose sans effet observé (DSEO) pour les baisses de la tension artérielle, de la pression systolique ventriculaire gauche ainsi que de la contractilité et de la relaxation du myocarde était de 5 mg/kg, les expositions maximales étant comparables à l’exposition (Cmax) chez l’humain à la dose recommandée de 25 mg/jour. Il est peu probable que les résultats télémétriques de l’étude chez le chien aient une importance clinique. Aucun effet cardiovasculaire n’a été observé sur la contractilité de myocytes canins à une concentration allant jusqu’à 100 µM ni dans une préparation de Langendorff de cœur de rat à des concentrations allant jusqu’à 10 μM.
L’absence d’effet du naloxégol sur les canaux ioniques cardiaques et les myocytes cardiaques ainsi que l’absence d’effets cardiovasculaires dans des études de toxicologie à doses répétées indiquent que le naloxégol est peu susceptible d’avoir un effet direct sur le cœur ou les paramètres de l’ECG.
Des études de pléthysmographie, de la vidange gastrique, du transport intestinal et de la fonction rénale chez le rat ont révélé que le naloxégol était peu susceptible d’avoir des effets indésirables sur l’appareil respiratoire, l’appareil digestif ou le système rénal à la dose recommandée chez l’humain.
Pharmacocinétique : Les paramètres d’absorption, de distribution, de métabolisme et d’excrétion du naloxégol ont été examinés in vitro (dans des cellules Caco-2, des hépatocytes et du tissu cérébral) ainsi qu’in vivo (chez la souris, le rat, le chien, des primates non humains et l’humain). Le naloxégol est considéré comme une molécule à faible perméabilité. La fraction libre du naloxégol dans le plasma in vitro variait entre 47 % et 100 % dans les espèces étudiées. Des études de perfusion cérébrale ont montré que la vitesse d’entrée du naloxégol dans le cerveau (4,1 pmol/g de cerveau/seconde), semblable à la faible pénétration de la substance de référence, l’aténolol (5,17 pmol/g de cerveau/seconde), était moins élevée que celle de la naloxone (60,2 pmol/g de cerveau/seconde). Le faible risque de pénétration dans le cerveau a été confirmé dans une étude d’autoradiographie quantitative du corps entier chez le rat. Dans cette espèce, l’excrétion biliaire a contribué considérablement à l’élimination du 14C-naloxégol après une seule administration par voie orale. In vitro, le naloxégol semble être un substrat de l’isozyme 3A du cytochrome P450 (CYP3A) et de la glycoprotéine P, et semble être associé à un faible risque d’inhibition des enzymes du cytochrome P450. Les études du métabolisme in vitro à l’aide d’hépatocytes ont mis en évidence une similitude des voies métaboliques dans toutes les espèces examinées, et tous les métabolites observés dans les hépatocytes humains ont également été observés dans les hépatocytes d’origine animale.
TOXICOLOGIE
Toxicologie animale
La plupart des effets observés dans les deux principales espèces évaluées sur le plan toxicologique lors des études déterminantes sur la toxicité de doses répétées, le rat et le chien, ainsi que la souris à titre de deuxième espèce de rongeur pour l’évaluation de la cancérogénicité, ont été généralement limités aux effets sur le poids corporel et la consommation de nourriture, ainsi qu’aux altérations liées au stress qui se sont produites à une dose supérieure à la DSEO et généralement à la dose maximale tolérée ou à une dose s’en approchant. Bien que la plupart des résultats des études sur la toxicité de doses répétées ne soient probablement pas liés à l’inhibition de la signalisation des récepteurs opioïdes, l’observation de selles molles/diarrhée liées à la dose chez le chien pourrait refléter des effets pharmacologiques exagérés. Certains résultats, tels que l’ataxie, les tremblements et le comportement hypoactif observés à dose élevée chez le chien, témoignaient probablement d’une exposition du SNC. Le seul organe cible reconnu dans les principales espèces évaluées pour la toxicité était le foie (augmentation du poids et hypertrophie chez le rat, augmentation du poids chez le chien), mais ces altérations étaient légères, non nocives et réversibles. Les paramètres de pharmacologie de l’innocuité étaient inclus dans les études sur la toxicité de doses répétées, et les paramètres cardiovasculaires ont été évalués dans toutes les études chez le chien. Aucun effet indésirable sur la tension artérielle et les paramètres de l’ECG (y compris la fréquence cardiaque et l’intervalle QTcV, le temps de mesure/occasion d’enregistrement uniques) n’a été observé chez le chien à des doses allant jusqu’à 200 mg/kg/jour.
Dans les études sur la toxicité chronique chez le rat (6 mois) et le chien (9 mois), la DSEO a été de 200 mg/kg/jour à des expositions d’au moins 248 fois (rat) et 165 fois (chien) la dose recommandée chez l’humain. Ainsi, les altérations constatées lors des études de doses répétées ne surviennent qu’à des expositions considérées comme étant suffisamment supérieures à la dose recommandée chez l’humain et, par conséquent, de peu d’importance pour l’utilisation clinique.
Cancérogenèse
Les études sur le pouvoir cancérigène du naloxégol ont été effectuées chez des rats Sprague-Dawley et des souris CD-1. Dans une étude de 104 semaines chez des souris CD-1, le naloxégol ne s’est pas révélé cancérigène. Le naloxégol a été administré par voie orale à des rats à des doses de 40, 120 et 400 mg/kg/jour pendant au moins 93 semaines. Le naloxégol n’a pas causé d’augmentation des tumeurs chez les rats femelles. Chez les mâles, une hausse liée à la dose des adénomes des cellules de Leydig et de l’hyperplasie des cellules interstitielles a été observée à une dose de 120 mg/kg/jour ou plus. Une diminution liée à la dose de l’incidence des adénomes hypophysaires a été relevée chez les rats mâles à une dose de 400 mg/kg/jour et chez les rats femelles à une dose de 120 mg/kg/jour et plus. Une diminution liée à la dose de l’incidence des carcinomes mammaires chez les femelles a été constatée à une dose de 120 mg/kg/jour et plus. La dose sans effet observé en ce qui a trait à la hausse de l’incidence des tumeurs était de 40 mg/kg/jour chez les rats mâles et de 400 mg/kg/jour chez les femelles, soit 51 fois (mâles) et 1030 fois (femelles) l’exposition (ASC) chez l’humain à la dose recommandée de 25 mg/jour. Les altérations néoplasiques observées sont des effets d’origine hormonale et centrale bien connus chez le rat et dénués de pertinence pour les humains.
Mutagenèse
Le pouvoir génotoxique du naloxégol a été évalué dans une batterie de tests in vitro et in vivo. Le naloxégol n’a été associé à aucune activité mutagène dans un test de mutation bactérienne (Ames). Il n’a pas non plus provoqué de mutations de la TK dans le test du lymphome de souris ni de lésions chromosomiques dans le test du micronoyau in vivo chez la souris. L’ensemble des données probantes sur le naloxégol appuie la conclusion que ce composé n’est pas génotoxique et ne comporte pas de risque de cancérogénicité chez l’humain.
Reproduction et développement
Le naloxégol s’est révélé sans effet sur la fertilité des rats mâles et femelles à des doses orales allant jusqu’à 1000 mg/kg par jour (plus de 1000 fois l’exposition thérapeutique (ASC) chez l’humain à la dose recommandée de 25 mg/jour).
Le naloxégol n’a exercé aucun effet sur le développement fœtal à des doses orales allant jusqu’à 750 mg/kg par jour chez le rat (1452 fois l’exposition thérapeutique [ASC] chez l’humain à la dose recommandée de 25 mg/jour) et jusqu’à 150 mg/kg par jour chez le lapin (79 fois l’exposition thérapeutique [ASC] chez l’humain à la dose recommandée de 25 mg/jour). Le naloxégol n’a eu aucun effet sur la parturition ou le développement postnatal chez le rat à des expositions équivalant à 225 fois l’exposition (Cmax) chez l’humain à la dose recommandée de 25 mg/jour). La pertinence des effets observés sur le développement chez le rat et le lapin pour l’innocuité chez l’humain est considérée comme négligeable étant donné que ces effets sont survenus à des expositions maternelles sans importance clinique.
BIBLIOGRAPHIE
- 1. Camilleri M. Opioid-induced constipation: challenges and therapeutic opportunities. Am J Gastroenterol. 2011;106(5):835-42.
- 2. Panchal SJ, Muller-Schwefe P, Wurzelmann JI. Opioid-induced bowel dysfunction: prevalence, pathophysiology and burden. Int J Clin Pract 2007;61(7):1181-7.
- 3. Webster L, Dhar S, Eldon M et al. A phase 2, double-blind, randomized, placebo-controlled, dose-escalation study to evaluate the efficacy, safety, and tolerability of naloxegol in patients with opioid-induced constipation. Pain 2013;154:1542-50.
- 4. Chey WD, Webster L, Sostek M et al. Naloxegol for opioid-induced constipation in patients with noncancer pain. N Engl J Med 2014; 370:2387–96.
- 5. Webster L, Chey WD, Tack J et al. Randomised clinical trial: the long-term safety and tolerability of naloxegol in patients with pain and opioid-induced constipation. Aliment Pharmacol Ther 2014; 40:771-779.
- 6. Coyne KS, Currie BM, Holmes WC et al. Assessment of a Stool Symptom Screener and Understanding the Opioid-Induced Constipation Symptom Experience. Publiée en ligne le 18 septembre 2014. Patient. DOI 10.1007/s40271-014-0087-7.
- 7. Tack J, Lappalainen J, Diva U et al. Efficacy and safety of naloxegol in patients with opioid-induced constipation and laxative-inadequate response. United European Gastroenterology Journal, Accepted July 27, 2015. DOI: 10.1177/2050640615604543.