


Monographie de produit - Novo-Ursodiol
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimés à 250 mg et à 500 mg | Glycolate d’amidon sodique Pour une liste complète, reportez-vous à la section Formes posologiques, composition et conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
NOVO-URSODIOL (ursodiol, également connu sous le nom d’acide ursodésoxycholique [AUDC]) est indiqué pour :
- le traitement des maladies hépatiques cholestatiques, comme la cirrhose biliaire primitive (CBP).
Les maladies hépatiques cholestatiques sont caractérisées par une diminution de la sécrétion et du flux biliaires.
Le diagnostic des maladies hépatiques cholestatiques se fonde sur les signes biochimiques de la cholestase (comme l’augmentation de la phosphatase alcaline, de la γ-GT et de la bilirubine), mais également sur l’augmentation des taux d’IgM et la présence d’anticorps antimitochondries chez les patients souffrant de CBP.
Le contrôle de l’efficacité de l’ursodiol dans le traitement des maladies hépatiques cholestatiques devrait se fonder sur les paramètres biochimiques de la cholestase, tels que décrits ci-dessus, de même que sur les signes de cytolyse hépatique (comme l’AST et l’ALT) lesquels sont souvent associés à la cholestase lors de l’évolution de ces maladies.
Il faut donc effectuer des tests de la fonction hépatique (γ-GT, phosphatase alcaline, AST et ALT) et surveiller le taux de bilirubine tous les mois au cours des trois premiers mois de traitement et tous les six mois par la suite. Les taux sériques de ces paramètres diminuent rapidement. Cependant, il faut interrompre le traitement s’il y a élévation du taux de ces paramètres (voir MISES EN GARDE ET PRÉCAUTIONS).
NOVO-URSODIOL n’est pas indiqué pour le traitement de la cirrhose décompensée.
Personnes âgées :
Aucune étude appropriée portant sur l’ursodiol n’a été effectuée chez les personnes âgées. Toutefois, on ne prévoit pas de problème spécifique à la gériatrie qui pourrait restreindre l’utilisation et l’utilité de l’ursodiol chez les personnes âgées.
Enfants :
L’innocuité et l’efficacité de l’ursodiol n’ont pas été établies chez les enfants.
CONTRE-INDICATIONS
Patients qui sont hypersensibles ou intolérants à l’ursodiol ou à l’un des composants de la préparation. Pour une liste complète, reportez-vous à la section Présentation des formes posologiques, composition et conditionnement.
MISES EN GARDE ET PRÉCAUTIONS
Carcinogenèse et mutagenèse
Chez les animaux de laboratoire, l’administration de doses d’ursodiol plus élevées que celles destinées au traitement chez l’être humain n’a pas entraîné d’effets carcinogènes, mutagènes ou tératogènes, pas plus d’ailleurs que l’administration d’un traitement de longue durée (voir TOXICOLOGIE).
Fonction hépatique/biliaire/pancréatique
Les patients présentant une hémorragie variqueuse, une encéphalopathie hépatique ou une ascite, de même que les sujets nécessitant une transplantation urgente du foie devraient faire l’objet d’un traitement approprié, spécifique à leur cas.
Populations particulières
Grossesse :
Aucune étude adéquate et bien contrôlée n’a été effectuée chez les femmes enceintes. Les études chez l’animal n’étant pas toujours indicatives de ce qui peut se produire chez l’humain, l’ursodiol ne devrait pas être administré à des femmes enceintes ou qui peuvent le devenir. Si le médicament est utilisé durant la grossesse ou si la patiente devient enceinte alors qu’elle reçoit ce médicament, elle doit être avisée du risque potentiel pour le fœtus (voir également TOXICOLOGIE).
Allaitement :
On ignore si l’ursodiol passe dans le lait maternel. Toutefois, étant donné que de nombreux médicaments sont excrétés dans le lait maternel, il faut administrer l’ursodiol avec beaucoup de prudence chez les mères qui allaitent.
Enfants :
L’innocuité et l’efficacité de l’ursodiol n’ont pas été établies chez les enfants.
Personnes âgées :
Aucune étude appropriée portant sur l’ursodiol n’a été effectuée chez les personnes âgées. Toutefois, on ne prévoit pas de problème spécifique à la gériatrie qui pourrait restreindre l’utilisation et l’utilité de l’ursodiol chez les personnes âgées.
Surveillance et épreuves de laboratoire :
L’acide lithocholique, l’un des métabolites de l’acide ursodésoxycholique (ursodiol), est hépatotoxique à moins qu’il ne soit complètement détoxiqué dans le foie. C’est pourquoi les tests suivants sont importants dans le contexte de la surveillance des patients :
Il faut effectuer des tests de la fonction hépatique (γ-GT, phosphatase alcaline, AST et ALT) et surveiller le taux de bilirubine tous les mois au cours des trois premiers mois de traitement et tous les six mois par la suite. Les taux sériques de ces paramètres diminuent rapidement. Cependant, il faut interrompre le traitement s’il y a élévation du taux de ces paramètres.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables observés lors des essais cliniques sont consignés et décrits dans les paragraphes qui suivent. Dans le cadre d’une étude contrôlée par placebo menée chez 180 patients atteints de cirrhose biliaire primitive, les effets indésirables courants (c.-à-d. de fréquence ≥ 1 %) comprenaient la leucopénie, les éruptions cutanées, la diarrhée, la hausse de la créatininémie, la hausse de la glycémie et l’ulcère gastroduodénal. Dans un deuxième essai regroupant 60 patients, la fréquence des effets indésirables apparus en cours de traitement a été plus élevée, les plus fréquents (définis comme se produisant à un taux ≥ 5 %) ayant été l’asthénie, la dyspepsie, l’œdème périphérique, l’hypertension, les nausées, les troubles GI, les douleurs thoraciques et le prurit. Dans ce deuxième essai, on a noté 4 effets indésirables graves : 1 cas de diabète, 1 cas de nodule mammaire et 2 cas de maladie fibrokystique du sein. Aucune de ces manifestations n’a été considérée comme étant liée au médicament. L’ursodiol, à sa posologie recommandée, est bien toléré et est dépourvu de manifestations indésirables importantes.
Effets indésirables au médicament déterminés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs.
Les réactions indésirables, mentionnées dans le tableau I ci-dessous, ont été observées lors d’essais cliniques menés chez 180 patients atteints de cirrhose biliaire primitive (89 dans le groupe sous ursodiol après répartition aléatoire et 91 dans le groupe placebo). Les événements indésirables ont été signalés sans égard à l’affectation au médicament à l’essai. Le tableau I présente les réactions indésirables de fréquence égale ou supérieure à 1 %, observées plus souvent dans le groupe sous ursodiol que dans le groupe sous placebo. Les cas de diarrhée et de thrombocytopénie observés à 12 mois, ainsi que les cas de nausées/vomissements, fièvre et autres effets indésirables n’ont pas été inclus, car ils se sont produits à une fréquence égale ou inférieure à ceux relevés dans le groupe placebo.
Tableau I — Effets indésirables observés à une fréquence de 1 % lors d’un essai clinique comprenant 180 patients.
Effet indésirable par classe d'organe/ système (MedDRA) | Visite à 12 mois | Visite à 24 mois | |||
| AUDC1 | Placebo | AUDC1 | Placebo | ||
| n (%) | n (%) | n (%) | n (%) | ||
Troubles hématologiques et lymphatiques | Leucopénie | – | – | 2 (2,63) | – |
| Troubles gastro-intestinaux | Diarrhée | – | – | 1 (1,32) | – |
| Ulcère gastroduodénal | – | – | 1 (1,32) | – | |
| Épreuves de laboratoire | Hausse de la créatininémie | – | – | 1 (1,32) | – |
Hausse de la glycémie | 1 (1,18) | – | 1 (1,32) | – | |
Affections de la peau et du tissu sous-cutané | Éruptions cutanées | – | – | 2 (2,63) | – |
1AUDC = acide ursodésoxycholique = Ursodiol
Note : Les EI dont la fréquence dans le groupe placebo était égale ou supérieure à celle observée dans le groupe AUDC ont été supprimés de ce tableau (ces événements comprennent les cas de diarrhée et de thrombocytopénie observés à 12 mois, ainsi que les cas de nausées/vomissements, les cas de fièvre et les autres effets toxiques).
Dans une étude croisée à répartition aléatoire menée chez 60 patients souffrant de CBP, quatre sujets ont accusé chacun un événement indésirable grave (diabète sucré, nodule mammaire et maladie fibrokystique du sein [2 patients]). On n’a toutefois pas observé de décès durant l’étude. Quarante-trois patients (43; 71,7 %) ont présenté au moins un effet indésirable apparu pendant le traitement (EIAT) au cours de l’étude. Les EIAT les plus fréquents (définis comme se produisant à un taux ≥ 5 %) étaient les suivants : asthénie (11,7 %), dyspepsie (10 %), œdème périphérique (8,3 %), hypertension (8,3 %), nausées (8,3 %), troubles GI (5 %), douleur thoracique (5 %), et prurit (5 %). Ces neuf EIAT comprenaient : douleur abdominale et asthénie (1 patient), nausées (3 patients), dyspepsie (2 patients) ainsi qu’anorexie et œsophagite (1 patient dans chaque cas). Un patient sous schéma posologique biquotidien (dose totale de 1000 mg) a abandonné le traitement pour cause de nausées. Dans tous les cas, sauf celui de l’œsophagite, les neuf EIAT ont été observés chez des sujets affectés au schéma posologique biquotidien et recevant une dose totale quotidienne de 1000 mg ou plus.
Tableau II — Effets indésirables liés au traitement (EIT), observés à une fréquence ≥ 1 % lors d’un essai clinique contrôlé par placebo mené chez 60 patients.
| Effet indésirable | EIAT, n (%) | |
| par classe d'organe/système (MedDRA) | ||
Troubles hématologiques et lymphatiques | Anémie | 1 (1,7) |
| Lymphadénopathie | 2 (3,3) | |
| Troubles cardiaques | Arythmie | 2 (3,3) |
| Trouble cardiovasculaire | 2 (3,3) | |
Troubles auriculaires et labyrinthiques | Surdité | 1 (1,7) |
| Vertiges | 1 (1,7) | |
| Troubles oculaires | Cataracte | 2 (3,3) |
| Trouble oculaire | 1 (1,7) | |
| Trouble de la rétine | 1 (1,7) | |
| Troubles gastro-intestinaux | Douleur abdominale | 2 (3,3) |
| Diarrhée | 2 (3,3) | |
| Dyspepsie | 6 (10) | |
| Dysphagie | 1 (1,7) | |
| Œsophagite | 1 (1,7) | |
| Flatulence | 1 (1,7) | |
| Trouble gastro-intestinal | 3 (5,0) | |
| Nausées | 5 (8,3) | |
| Hypertrophie des glandes | 1 (1,7) | |
| salivaires | ||
| Ulcère gastrique | 1 (1,7) | |
Troubles généraux et affections au point d’injection | Asthénie | 7 (11,7) |
| Douleur thoracique | 3 (5,0) | |
| Douleur rétrosternale | 1 (1,7) | |
| Kyste | 1 (1,7) | |
| Œdème | 5 (8,3) | |
| Œdème généralisé | 1 (1,7) | |
| Œdème périphérique | 5 (8,3) | |
| Granulome | 1 (1,7) | |
| Ulcère hémorragique | 1 (1,7) | |
| Douleur | 1 (1,7) | |
| Troubles hépatobiliaires | Colique biliaire | 1 (1,7) |
| Troubles du système immunitaire | Amylose | 1 (1,7) |
| Infections et infestations | Bronchite | 1 (1,7) |
| Cystite | 1 (1,7) | |
| Herpès | 1 (1,7) | |
| Infection | 1 (1,7) | |
| Otite moyenne | 1 (1,7) | |
| Pharyngite | 1 (1,7) | |
| Pneumonie | 1 (1,7) | |
| Rhinite | 2 (3,3) | |
| Infection urinaire | 1 (1,7) | |
| Vaginite | 1 (1,7) | |
Troubles du métabolisme et de la nutrition | Anorexie | 1 (1,7) |
| Diabète | 2 (3,3) | |
Troubles de l’appareil locomoteur et des tissus conjonctifs | Dorsalgie | 1 (1,7) |
| Trouble osseux | 1 (1,7) | |
| Fracture osseuse spontanée | 1 (1,7) | |
Néoplasmes bénins, malins et non spécifiés (y compris kystes et polypes) | Néoplasme mammaire | 1 (1,7) |
| Nodule pulmonaire | 1 (1,7) | |
| Verrues plantaires | 1 (1,7) | |
| Troubles du système nerveux | Étourdissements | 2 (3,3) |
| Céphalées | 1 (1,7) | |
| Migraine | 1 (1,7) | |
| Paresthésie | 1 (1,7) | |
Troubles de l’appareil reproducteur et troubles mammaires | Nodule mammaire | 1 (1,7) |
| Maladie fibrokystique du sein | 2 (3,3) | |
| Ménorragie | 1 (1,7) | |
Troubles respiratoires, thoraciques et médiastinaux | Dyspnée | 1 (1,7) |
| Trouble pulmonaire | 1 (1,7) | |
| Trouble respiratoire | 1 (1,7) | |
| Algie du nez | 2 (3,3) | |
Troubles de la peau et des tissus sous-cutanés | Acné | 2 (3,3) |
| Fièvre miliaire | 1 (1,7) | |
| Prurit | 3 (5,0) | |
| Psoriasis | 1 (1,7) | |
| Éruptions cutanées | 1 (1,7) | |
| Trouble cutané | 2 (3,3) | |
| Hypertrophie cutanée | 1 (1,7) | |
| Troubles vasculaires | Hypertension | 5 (8,3) |
Effets indésirables peu courants observés dans les essais cliniques (< 1 %)
L’analyse des données issues de l’essai mené chez 180 patients (tableau I) n’a fait état d’aucun cas d’effets indésirables s’étant produit à un taux < 1 %, à l’exception des effets indésirables dont la fréquence, dans le groupe de traitement, était égale ou supérieure à celle observée dans celui sous placebo. Compte tenu de la taille peu élevée de l’échantillon dans l’essai regroupant 60 patients, on ne dispose d’aucune donnée sur les EIAT dont la fréquence était < 1 % (tableau II).
Résultats hématologiques et biologiques anormaux
Dans l’essai contrôlé par placebo mené chez 180 patients, on a analysé la variation des paramètres hématologiques et biologiques non hépatiques entre le début de l’étude et son terme. Les tableaux III et IV présentent les différences d’importance statistique relevées par rapport au début de l’étude.
Tableau III — Paramètres hématologiques : Variation par rapport aux valeurs initiales.
| Valeurs initiales | Valeurs au terme de l'essai | Variation par rapport aux valeurs initiales | |||||
| AUDC | Placebo | AUDC | Placebo | AUDC | Placebo | ||
| ( É.-T.) | ( É.-T.) | ||||||
| Leucocytes | Moyenne | 5,9 | 6,2 | 5,5 | 5,8 | –0,5** | -0,5 |
| (É.-T.) | (2,0) | (4,1) | (1,6) | (2,4) | (1,4) | (4,3) | |
| n | 88 | 87 | 83 | 75 | |||
| Plaquettes | Moyenne | 238,5 | 245,4 | 211,2 | 223,9 | –29,4** | –17,7* |
| (É.-T.) | (92,5) | (112,4) | (87,2) | (94,3) | (39,3) | (58,0) | |
| n | 86 | 86 | 82 | 74 | |||
*Statistiquement différent de zéro, p < 0,05
** Statistiquement différent de zéro, p < 0,01
On a noté une diminution significative (p < 0,01) de la numération des leucocytes et des plaquettes dans le groupe AUDC par rapport aux valeurs initiales et une diminution significative (p < 0,05) des plaquettes dans le groupe placebo. Aucun changement notable n’est ressorti des valeurs de l’hémoglobine.
Tableau IV — Paramètres biochimiques cliniques : Variation par rapport aux valeurs de départ.
| Valeurs initiales | Valeurs au terme de l’essai | Variation par rapport aux valeurs de départ | |||||
| AUDC | Placebo | AUDC | Placebo | AUDC (± É.-T.) | Placebo (± É.-T.) | ||
Calcium (mg/dL) | Moyenne (± É.-T.) | 9,49a (0,40) | 9,47 (0,40) | 9,39 (0,43) | 9,30 (0,51) | –0,12**,a (0,37) | –0,19** (0,37) |
| n | 89 | 91 | 83 | 76 | |||
Cholestérol (mg/dL) | Moyenne (± É.-T.) | 287,73a (121,12) | 276,03 (105,22) | 223,53 (56,80) | 261,46 (83,53) | –67,39**,b (93,31) | –11,32* (47,70) |
| n | 89 | 91 | 83 | 76 | |||
Créatinine (mg/dL) | Moyenne (± É.-T.) | 0,86 (0,19) | 0,84 (0,21) | 0,92 (0,19) | 0 92 (0,26) | 0,07**,a (0,18) | 0,07** (0,23) |
| n | 89 | 91 | 83 | 76 | |||
Thyroxine totale (µg/dL) | Moyenne (± É.-T.) | 8,66a (1,63) | 8,60 (2,27) | 7,96 (1,87) | 8,27 (3,25) | –0,69*,a (1,52) | –0,49 (2,52) |
| n | 87 | 90 | 83 | 74 | |||
Triglycérides (mg/dL) | Moyenne (± É.-T.) | 102,82a (49,25) | 117,11 (70,57) | 114,18 (55,13) | 121,52 (57,56) | 11,76*,a (44,38) | 3,00 (56,74) |
| n | 88 | 89 | 83 | 75 | |||
*Statistiquement différent de zéro, p < 0,05
** Statistiquement différent de zéro, p < 0,01
ap = N.S., AUDC versus placebo
bp = 0,0001, AUDC versus placebo
Aucune différence statistiquement significative (p > 0,05) n’a été observée entre les valeurs initiales des paramètres de biochimie clinique non hépatique mesurées dans le groupe sous AUDC et celles notées dans le groupe placebo. Dans le groupe AUDC, on a noté une diminution significative (p > 0,05), par rapport aux valeurs initiales, du calcium, du cholestérol et de la thyroxine totale, ainsi qu’une augmentation significative (p > 0,05) de la créatinine et des triglycérides. Dans le groupe placebo, il s’est produit une diminution significative (p > 0,05) du cholestérol et une augmentation significative (p > 0,05) du calcium et de la créatinine. Aucune variation significative n’a été notée en ce qui a trait au sodium, au potassium, au phosphore, aux HDL et à l’AMA.
Effets indésirables signalés dans le cadre de la pharmacovigilance
La plupart des événements indésirables signalés ont été recueillis au Japon. Bien que ces réactions indésirables se soient produites chez des patients recevant une formulation différente d’ursodiol (acide ursodésoxycholique), cette préparation contenait le même principe actif que celui contenu dans le produit commercialisé en Amérique du Nord (ursodiol). Au Japon, l’ursodiol est indiqué pour le traitement de la CBP et d’autres affections hépatiques. En raison de sa fréquence, la pneumonie interstitielle figure aussi comme indication dans l’étiquette du produit au Japon. De rares cas de dysfonction hépatique, de thrombocytopénie et d’anémie hémolytique ont été signalés au Japon. Aux É.-U., de très rares cas de méléna et de fracture de la hanche ont été signalés. Étant donné l’absence de contrôle dans le signalement des effets indésirables après la commercialisation, il n’est pas possible de déterminer la causalité et la fréquence des réactions rapportées qui ont été attribuées à l’ursodiol.
Une revue de la documentation médicale a révélé des constatations spécifiques en termes d’événements indésirables et d’interactions médicamenteuses [voir INTERACTIONS MÉDICAMENTEUSES]. Cette analyse fait état du signalement des effets indésirables suivants : douleur abdominale au niveau du quadrant supérieur droit et cas de diarrhée, de flatulence, ainsi que de nausées et vomissements. L’analyse fait également état de cirrhose hépatique décompensée lors de cas uniques de CBP au stade tardif durant le traitement par AUDC.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
En en réduisant l’absorption, les chélateurs des acides biliaires peuvent perturber les effets de l’ursodiol. Les antiacides à base d’aluminium adsorbent les acides biliaires in vitro et peuvent donc exercer un effet analogue à celui des chélateurs des acides biliaires et par conséquent contrecarrer les effets de l’ursodiol. Il a été démontré que l’ursodiol est un inducteur des isoenzymes de la famille CYP3A, aussi, bien qu’on ignore la portée clinique de ce phénomène, on peut s’attendre à des interactions métaboliques entre ce médicament et les composés métabolisés par l’un ou l’autre des isoenzymes CYP3A du cytochrome P450.
Interactions médicament-médicament
Tableau V — Interactions médicament-médicament.
| Effet | Commentaire clinique | |
| Chélateurs des acides biliaires (p. ex., cholestyramine ou cholestipol) | Réduisent l’absorption de l’ursodiol. | Peuvent entraver les effets de l’ursodiol. |
| Antiacides à base d’aluminium | Réduisent l’absorption de l’ursodiol. Adsorbent les acides biliaires in vitro. | Peuvent entraver les effets de l’ursodiol. |
| Substrats du CYP3A, tels que la cyclosporine, la nitrendipine et le dapsone | Interactions d’ordre métabolique | Interactions métaboliques possibles avec les composés métabolisés par le CYP3A. |
Interactions médicament-aliments
On n’a pas établi s’il existe des interactions entre l’ursodiol et les aliments.
Interactions médicament-herbes médicinales
On ignore s’il existe des interactions entre l’ursodiol et les herbes médicinales.
Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre l’ursodiol et les épreuves de laboratoire.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Surveillance des patients : Il faut effectuer des tests de la fonction hépatique (γ-GT, phosphatase alcaline, AST et ALT) et surveiller le taux de bilirubine tous les mois au cours des trois premiers mois de traitement et tous les six mois par la suite. Les taux sériques de ces paramètres diminuent rapidement, confirmant ainsi l’efficacité du médicament. Cependant, il faut interrompre le traitement s’il y a élévation du taux de ces paramètres.
Dose recommandée
La posologie recommandée de NOVO-URSODIOL (ursodiol) chez l’adulte dans le traitement de la CBP est de 13 à 15 mg/kg/jour, administrés avec de la nourriture en deux à quatre prises fractionnées.
Dose oubliée
Si vous avez oublié une dose, prenez-la dès que vous vous en apercevez. S’il est bientôt le moment de prendre votre prochaine dose, sautez la dose oubliée et prenez la prochaine dose prévue selon le schéma posologique. Ne prenez pas deux doses à la fois.
SURDOSAGE
Aucun cas de surdosage accidentel ou intentionnel n’a été signalé avec l’ursodiol. La manifestation la plus grave d’un surdosage serait vraisemblablement une diarrhée, auquel cas il faudrait administrer un traitement symptomatique.
Les symptômes de toxicité aiguë observés lors des études menées chez l’animal étaient les suivants : salivation et vomissements chez le chien ; ataxie, dyspnée, ptosis, convulsions agoniques et coma chez le hamster.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquer avec le Centre antipoison régional.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Dérivé du cholestérol, l’ursodiol est un acide biliaire hydrophile naturel que l’on retrouve en petite quantité dans l’ensemble des acides biliaires chez l’humain. L’administration orale d’ursodiol entraîne une augmentation dose-dépendante de cette fraction, aussi devenant ainsi le principal acide biliaire, il remplace ou déplace alors les acides biliaires hydrophobes qui tendent à s’accumuler en concentrations toxiques au cours des maladies hépatiques cholestatiques.
Outre le remplacement/déplacement des acides biliaires toxiques, de nombreux mécanismes d’action se produisent aux niveaux cellulaire et moléculaire, notamment une cytoprotection des cellules épithéliales lésées du canal cholédoque (cholangiocytes) contre les effets toxiques des acides biliaires, une inhibition de l’apoptose des hépatocytes; des effets immunomodulateurs dus à divers mécanismes, dont la diminution de l’expression des protéines du complexe majeur d’histocompatibilité de classe I à la surface des hépatocytes et des cholangiocytes, et une stimulation de la sécrétion biliaire par les hépatocytes et les cholangiocytes.
L’effet hypocholestérolémiant observé à la suite de l’administration de l’ursodiol chez les patients atteints de cirrhose biliaire primitive peut être lié soit à l’amélioration de la cholestase, soit à des modifications du métabolisme du cholestérol, ou aux deux. La modification de la composition en acides biliaires endogènes induite par l’ursodiol pourrait être le dénominateur commun de ces deux mécanismes.
Pharmacodynamie
Lors de l’administration chronique, l’ursodiol devient l’acide biliaire majeur tant dans la bile que dans le plasma. À raison d’une dose de 13 à 15 mg/kg/jour, l’ursodiol représente de 30 % à 50 % des acides biliaires présents dans la bile et le plasma.
Pharmacocinétique
Absorption : L’ursodiol (AUDC) est présent normalement en petite quantité (environ 5 %) dans les acides biliaires chez l’humain. Après une administration par voie orale, l’ursodiol est absorbé en grande partie par diffusion passive et son absorption est incomplète.
Distribution : Chez les sujets en bonne santé, au moins 70 % de l’ursodiol (non conjugué) se lie aux protéines plasmatiques. On ne dispose d’aucune donnée sur la liaison aux protéines plasmatiques de l’ursodiol conjugué chez des sujets en bonne santé ou dans les cas de cirrhose biliaire primitive (CBP). Cependant, étant donné que l’efficacité de l’ursodiol est proportionnelle à sa concentration dans la bile plutôt que dans le plasma, les concentrations sériques ne sont pas indicatrices de la biodisponibilité du médicament en situation clinique. Le volume de distribution de l’ursodiol n’a pas encore été établi, mais on estime qu’il est faible, car la distribution du médicament se fait essentiellement dans la bile et l’intestin grêle. Dans la bile, la concentration de l’UDCA atteint son maximum en 1 à 3 heures.
Métabolisme : Une fois absorbé, l’ursodiol subit une extraction hépatique dans une proportion d’environ 70 % en l’absence de toute affection hépatique. Cela donne donc lieu à de faibles concentrations sanguines dans la grande circulation. Plus l’hépatopathie est grave, moins l’extraction hépatique est importante. Dans le foie, l’ursodiol est conjugué à la glycine ou à la taurine, puis il est excrété dans la bile. Ces conjugués de l’ursodiol sont absorbés dans l’intestin grêle par des mécanismes passifs et actifs. Ces conjugués peuvent également subir une déconjugaison dans l’iléon par l’intermédiaire d’enzymes intestinales, ce qui entraîne la formation d’ursodiol libre qui peut être réabsorbé et reconjugué dans le foie. L’ursodiol non absorbé passe dans le côlon, où il est en grande partie transformé en acide lithocholique par perte du groupement 7-hydroxy. Une partie de l’ursodiol est épimérisé en chénodiol (CDCA), par le biais d’un intermédiaire 7-oxo. Le chénodiol subit lui aussi une 7-déshydroxylation qui le transforme en acide lithocholique. Peu solubles, ces métabolites sont excrétés dans les selles. Une petite fraction de l’acide lithocholique est réabsorbée, à la suite de quoi il subit une conjugaison à glycine ou à la taurine dans le foie, suivie d’une sulfatation en position 3. Ces conjugués sulfatés sont ensuite excrétés dans la bile, puis éliminés dans les selles.
Chez l’animal, l’administration chronique d’acide lithocholique provoque des lésions hépatocholestatiques susceptibles d’entraîner la mort par suite d’une insuffisance hépatique chez certaines espèces incapables de former des conjugués sulfatés. L’élimination de groupe 7-hydroxy est plus lente dans le cas de l’ursodiol que dans le cas du chénodiol, ce qui explique que la fraction d’acide lithocholique dans les acides biliaires est moins élevée, à l’équilibre, lors de l’administration d’ursodiol que de lors de l’administration de chénodiol, en doses équimolaires. L’être humain et le chimpanzé sont des espèces capables de sulfater l’acide lithocholique. Bien que le traitement par l’ursodiol n’ait pas été associé à des lésions hépatiques, il est possible que la sulfatation soit moins efficace chez certains individus. Toutefois, pareille déficience n’a pas encore été nettement démontrée et, compte tenu de l’expérience clinique de plusieurs milliers d’années-patients avec l’ursodiol, celle-ci, le cas échéant, doit être extrêmement rare.
Excrétion : L’élimination de l’ursodiol a lieu principalement dans les selles. Il est vrai que l’excrétion urinaire augmente durant le traitement, mais elle demeure inférieure à 1 %, sauf dans les cas d’hépatites cholestatiques graves.
CONSERVATION ET STABILITÉ
Conserver les comprimés NOVO-URSODIOL à température ambiante contrôlée, entre 15 °C et 30 °C, dans un contenant bien fermé.
DIRECTIVES PARTICULIÈRES DE MANUTENTION
Il n’existe aucune instruction particulière de manipulation du produit.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Comprimés à 250 mg
Les comprimés NOVO-URSODIOL à 250 mg sont blancs à blanc cassé, de forme ovale, pelliculés, et portent l’inscription « 93 » gravée d’un côté et « 5360 » de l’autre. Ils sont offerts dans des flacons de PEHD contenant 100 ou 500 comprimés, ou encore en doses unitaires de 100 comprimés.
Comprimés à 500 mg
Les comprimés NOVO-URSODIOL à 500 mg sont blancs à blanc cassé, de forme ovale, pelliculés, et portent l’inscription « 93 » gravée d’un côté et « 5361 » de l’autre. Ils sont offerts dans des flacons de PEHD contenant 100 ou 500 comprimés, ou encore en doses unitaires de 100 comprimés.
Outre l’ingrédient actif, l’ursodiol, les comprimés NOVO-URSODIOL renferment les excipients suivants : alcool cétylique, cellulose microcristalline, éthylcellulose, glycolate d’amidon sodique, hypromellose, laurylsulfate de sodium, polyéthylèneglycol, povidone, sébacate de dibutyle, silice colloïdale et stéarate de magnésium.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : ursodiol
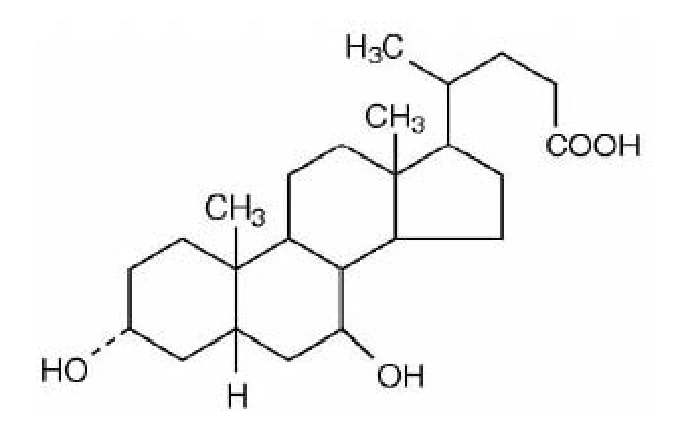
Dénomination systématique : Acide 3α, 7β-dihydroxy-5β-cholan-24-oïque
Formule et masse moléculaires : C24H40O4 ; 392,6
Formule développée :
Propriétés physicochimiques :
Description : L’ursodiol est un acide biliaire présent à l’état naturel chez l’homme. L’ursodiol se présente sous forme de poudre cristalline blanche au goût amer.
Solubilité : Pratiquement insoluble dans l’eau, l’ursodiol est entièrement soluble dans l’alcool et l’acide acétique glacial, peu soluble dans le chloroforme et très peu soluble dans l’éther.
Point de fusion : 200 °C – 205 °C
pKa : 6,0
pH : Alcalin
ESSAIS CLINIQUES
Cette étude croisée à dose unique (1 × 500 mg) visait à comparer la biodisponibilité des comprimés NOVO-URSODIOL (ursodiol) à 500 mg (Novopharm Limitée) avec celle des comprimés URSO DSMD (ursodiol) à 500 mg (Axcan Pharma Inc., Canada) chez 53 hommes et femmes en bonne santé, non fumeurs et à jeun.
Ursodiol non conjugué (valeurs corrigées en fonction des valeurs initiales) (1 comprimé de 500 mg) D’après les données mesurées non corrigées en fonction de la puissance Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètreπ | Produit testé* | Produit de référence† | Rapport des moyennes géométriques# | Intervalle de confiance à 90 %# |
ASCT I (ng•h/mL) | 26 179,0 28 115,7 (40) | 27 838,0 30 593,1 (51) | 94,04 | 86,96 – 101,70 |
Cmax (ng/mL) | 4 166,1 4 385,00 (35) | 4 355,0 4 664,4 (38) | 95,66 | 87,79 – 104,25 |
tmax§ (h) | 2,22 (53) | 2,25 (53) | ||
πEn raison de la nature de l’ingrédient actif, il n’a pas été possible d’obtenir d’estimations significatives des paramètres que sont l’ASCI et la t1/2, ce qui explique leur absence.
It = 72 heures
* Comprimés NOVO-URSODIOL (ursodiol) à 500 mg (Novopharm Limitée).
†Comprimés URSO DSMD (ursodiol) à 500 mg (Axcan Pharma Inc., Canada, achetés au Canada).
§Exprimé sous forme de moyenne arithmétique (% CV) seulement.
#Estimé par la méthode des moindres carrés.
Critères démographiques et méthodologie
Tableau VI — Résumé des caractéristiques démographiques des patients ayant participé aux essais cliniques sur la cirrhose biliaire primitive (CBP).
| Étude | Méthodologie | AUDC1 Posologie, voie d’administration et durée | Sujets de l’étude (n = nombre) | Âge moyen (intervalle) (ans) | Sexe |
| Étude américaine | Étude multicentrique, à répartition aléatoire et double insu, contrôlée par placebo | 13 à 15 mg/kg/jour administrés en 4 doses fractionnées (n = 89), ou placebo (n = 91), 2 ans | 180 patients atteints de CBP | AUDC : 53,6 (±9,5) placebo : 51,5 (±9,3) | AUDC : 7 M/89 F placebo : 12 M/91 F |
| Étude canadienne | Étude à répartition aléatoire et double insu, contrôlée par placebo | 14 mg/kg/jour (n = 111), ou placebo (n = 111), 2 ans | 222 patients atteints de CBP | AUDC : 57,3 placebo : 55,4 | AUDC : 10 M/111 F placebo : 6 M/111 F |
| Étude multinationale | Étude multicentrique, multinationale (France-Canada), à double insu et contrôlée par placebo | 13 à 15 mg/kg/jour (n = 72), ou placebo (n = 73), 2 ans | 145 patients dont la cirrhose biliaire a été confirmée par examen histologique | AUDC : 55 ( ±1) placebo : 57 (±1) | AUDC : 4 M/72 F placebo : 8 M/73 F |
1AUDC = Acide ursodésoxycholique = Ursodiol
Étude américaine : Une étude multicentrique à répartition aléatoire et double insu contrôlée contre placebo a été menée afin d’évaluer l’efficacité de l’acide ursodésoxycholique, à raison de 13 à 15 mg/kg/jour administrés en 4 doses fractionnées chez 180 sujets atteints de CBP. À la fin de la phase à double insu, les patients sont tous entrés dans une phase de prolongation du traitement actif ouvert.
L’échec du traitement, principal paramètre d’efficacité mesuré dans le cadre de cette étude, a été défini en ces termes : décès du sujet, besoin d’une transplantation hépatique, progression histologique de deux stades ou évolution en cirrhose, développement de varices, d’ascite ou d’encéphalopathie, aggravation marquée de la fatigue ou du prurit, incapacité de tolérer le médicament, doublement du taux sérique de bilirubine et abandon volontaire. Au bout de deux années de traitement à double insu, la fréquence des échecs thérapeutiques était significativement plus faible dans le groupe sous ursodiol (n = 89) que dans le groupe placebo (n = 91). Le délai écoulé avant la survenue de l’échec thérapeutique a également été significativement plus long dans le groupe sous ursodiol, indépendamment du stade d’évolution histologique ou des concentrations initiales de bilirubine (> 1,8 ou ≤ 1,8 mg/dL).
Un allongement significatif du délai écoulé avant la survenue de l’échec thérapeutique a été observé dans le groupe sous ursodiol lorsque le doublement du taux de bilirubine sérique et les abandons volontaires ont été exclus de la définition d’échec thérapeutique. Par rapport au placebo, le traitement par l’ursodiol a donné lieu à une amélioration significative des paramètres de biochimie hépatique sérique suivants par rapport aux valeurs initiales : bilirubine totale, ASAT, phosphatase alcaline et IgM.
Étude canadienne : Dans une deuxième étude à double insu menée au Canada sur une période de 2 ans, 222 patients atteints de CBP ont reçu au hasard soit l’ursodiol à raison de 14 mg/kg/jour (n = 111), soit un placebo (n = 111). Au bout de deux ans, on a observé une différence statistiquement significative entre les deux traitements en faveur de l’ursodiol pour ce qui est des paramètres suivants : diminution de la proportion de patients présentant une élévation supérieure à 50 % des taux sériques de bilirubine; diminution du pourcentage médian de la bilirubine, des transaminases et de la phosphatase alcaline; fréquence des échecs thérapeutiques et délai avant la survenue de tout échec thérapeutique. La définition de l’échec thérapeutique comprenait : l’abandon de l’étude pour une raison quelconque, un taux sérique total de bilirubine supérieur ou égal à 1,5 mg/dL ou augmentation à un taux égal ou supérieur à deux fois le taux initial; et le développement d’ascite ou d’encéphalopathie.
L’évaluation des patients au bout de quatre années ou d’une période plus longue s’est avérée inadéquate en raison du taux d’abandons élevé et du petit nombre de patients. Par conséquent, ce qui suit n’a pas été évalué : décès; besoin d’une transplantation hépatique; progression histologique de deux stades ou évolution en cirrhose; développement de varices, d’ascite ou d’encéphalopathie; aggravation marquée de la fatigue ou du prurit; incapacité de tolérer le médicament; doublement du taux sérique de bilirubine; et abandon volontaire.
Étude multinationale : Une étude multicentrique et multinationale (franco-canadienne) à double insu d’une durée de deux ans a été menée pour comparer l’efficacité de l’ursodiol avec celle d’un placebo dans la cirrhose biliaire primitive. Les patients, dont la cirrhose biliaire avait été confirmée par examen histologique, ont été répartis au hasard pour recevoir soit l’ursodiol (13 à 15 mg/kg/jour) (n = 72), soit un placebo (n = 73). L’échec du traitement était défini comme le doublement des taux de bilirubine (> 70 µmol/L) ou la survenue de complications graves (ascite ou saignements variqueux) ou d’un événement indésirable.
Les résultats ont démontré un échec du traitement chez six patients dans le groupe ursodiol, par rapport à 13 dans le groupe placebo (p < 0,01). Dans chaque groupe, un seul patient s’est retiré de l’étude en raison d’effets indésirables mineurs. Après deux ans de traitement, la proportion des patients ayant une forme cliniquement patente de la maladie n’a diminué que dans le groupe ursodiol (p < 0,02). Les patients traités par l’ursodiol présentaient une amélioration significative des taux sériques de bilirubine, de phosphatase alcaline, d’alanine aminotransférase, d’aspartate aminotransférase, de γ-glutamyltransférase, de cholestérol et d’IgM (p < 0,01 dans tous les cas), de la concentration d’anticorps antimitochondries (p < 0,01); et du score de risques de Mayo (p < 0,001). Dans une analyse de suivi de 95 spécimens de biopsie du foie, seul le groupe recevant l’ursodiol a présenté une amélioration significative du score histologique moyen (p < 0,002) et de toutes les caractéristiques histologiques typiques, sauf la fibrose.
À la fin de cet essai, tous les patients ont reçu de l’ursodiol (13 à 15 mg/kg/jour) et ont fait l’objet d’un suivi pendant deux ans de plus, selon les mêmes critères.
Après quatre ans, le taux d’échec global du traitement était de 12 % dans le groupe ursodiol et de 26 % dans le groupe placebo original (p < 0,001). Deux patients du groupe ursodiol ont subi une transplantation du foie, par rapport aux 12 dans le groupe placebo original (p < 0,001). Le taux de survie était semblable dans les deux groupes : 5 décès (de causes diverses) se sont produits dans le groupe ursodiol et 7 dans le groupe placebo original.
Analyse combinée : Les données brutes obtenues lors des trois études précédentes ont été combinées afin d’évaluer, au bout de quatre ans, l’amplitude de l’effet du traitement par l’ursodiol sur la survie sans transplantation, définie comme étant le délai écoulé jusqu’à la transplantation ou au décès sans transplantation.
Dans ces études, tous les patients souffraient de cirrhose biliaire primitive confirmée par examen histologique et présentaient un résultat positif quant aux anticorps antimitochondries. Les patients ont été répartis au hasard pour recevoir l’ursodiol (13 à 15 mg/kg/jour) ou un placebo identique. Dans une étude, la randomisation en insu s’est poursuivie pendant quatre ans. Deux essais ouverts ont permis à tous les patients de prendre de l’ursodiol après deux ans. La survie sans transplantation du foie a été comparée entre les groupes ursodiol et placebo en utilisant des tables types de survie. Les analyses ont été effectuées selon le principe de l’intention de traitement. La réduction du risque a été calculée afin de définir l’amplitude des avantages tirés du traitement par l’ursodiol.
En tout, 548 patients ont été répartis aléatoirement dans ces études : 273 ont reçu l’ursodiol et 275, le placebo. Les caractéristiques de base étaient comparables entre les deux groupes au moment de leur entrée à l’étude. La durée médiane du suivi a été de quatre ans pour le groupe ursodiol et de 3,8 ans pour le groupe placebo original. En moyenne, les patients du groupe placebo qui ont reçu l’ursodiol l’ont reçu pendant un an. Quarante-sept patients dans le groupe ursodiol et 68 patients dans le groupe placebo n’ont pas survécu ou ont eu besoin d’une transplantation du foie. La survie sans transplantation a été prolongée chez les patients ayant, dès le début de l’étude, été répartis aléatoirement dans le groupe sous ursodiol plutôt que dans le groupe placebo (moyenne de 3,66 contre 3,45 ans, p = 0,014). Dans le groupe ursodiol, le risque de décès ou de transplantation a chuté de 32 % (± 11 %) par rapport au risque observé dans le groupe placebo original.
Essai clinique – Administration de doses élevées d’acide ursodésoxycholique pour le traitement de cholangite sclérosante primitive (CSP) (indication non approuvée) :Au cours d’un essai clinique à long terme récent mené à double insu, 150 patients adultes souffrant de CSP ont été répartis aléatoirement dans deux groupes, l’un devant recevoir de fortes doses d’acide ursodésoxycholique (28-30 mg/kg/jour, soit 1,5 à 2 fois la dose recommandée), l’autre, un placebo. Biopsie du foie et cholangiographie ont été effectuées avant la répartition aléatoire, puis 5 ans après. Les critères d’évaluation primaires étaient la survenue d’une cirrhose, de varices ou de cholangiocarcinome, la transplantation hépatique ou le décès. Jugée finalement inutile, l’étude a été interrompue au bout de 6 ans. Pendant le traitement, les taux d’aspartate aminotransférase et de phosphatase alcaline ont diminué davantage dans le groupe sous acide ursodésoxycholique que dans le groupe sous placebo (p < 0,01), mais l’amélioration de ces paramètres de la fonction hépatique n’a pas été associée à une diminution des critères d’évaluation primaires. À la fin de l’étude, 30 patients sous acide ursodésoxycholique (39 %) présentaient l’un des critères d’évaluation cliniques prédéfinis, comparativement à 19 (26 %) dans le groupe sous placebo. Le risque de décès et la probabilité de transplantation étaient 2,1 fois plus élevés dans le groupe sous acide ursodésoxycholique que dans celui sous placebo (p = 0,038). Les patients recevant l’acide ursodésoxycholique ont subi davantage d’effets indésirables graves que ceux recevant le placebo (63 % contre 37 %, p < 0,01). L’administration prolongée de fortes doses d’acide ursodésoxycholique est associée à une amélioration des paramètres sériques de la fonction hépatique chez les patients souffrant de CSP, mais elle n’améliore pas le taux de survie et elle entraîne une fréquence plus élevée d’effets secondaires graves*.
* Lindor, K. D. et coll. Hepatology, 2009, 50(3), 808-814.
PHARMACOLOGIE DÉTAILLÉE
Chez le rat, le lapin, le hamster et le chien, l’administration d’ursodiol a entraîné des modifications de la composition de la bile. L’écoulement biliaire et la sécrétion d’acide biliaire totale ont augmenté. Dans le foie, l’ursodiol a fait diminuer l’activité de la HMG Co-A réductase et de la cholestérol 7-hydroxylase. La synthèse des triglycérides, des phospholipides et du cholestérol a diminué.
Des études ont mis en évidence l’activité qu’exerce l’ursodiol sur les cellules hépatiques et le rôle que le médicament joue dans le mécanisme de formation de la bile, qui dépend des acides biliaires. Son activité cholérétique découle de son activité osmotique, ainsi que de son effet stimulant sur le transport des ions organiques (probablement l’HCO3).
Des études in vitro ont montré que l’acide tauro-ursodésoxycholique (c.-à-d. dans le foie, l’ursodiol est conjugué à la taurine ou à la glycine) diminue la capture du cholestérol dans les membranes jéjunales chez le rat en raison d’un mécanisme inconnu. Lors de la perfusion d’ursodiol dans le foie de rats ou de babouins, le flux biliaire est resté le même ou a augmenté, le débit des acides biliaires et des phospholipides a augmenté, tandis que l’activité spécifique du cholestérol a diminué. L’acide tauro-ursodésoxycholique n’a provoqué qu’un léger débit de la concentration des enzymes de la membrane plasmatique (5-nucléotidase et phosphatase alcaline) ce qui représente peut-être une différence caractéristique entre les effets du chénodiol et ceux de l’ursodiol sur le système hépatobiliaire.
L’ursodiol n’a produit qu’un effet minime, voire nul, sur l’excrétion d’eau et de sodium dans le tractus gastro-intestinal du rat et du lapin. Il a provoqué moins de lésions de la muqueuse du tractus gastro-intestinal que le chénodiol. Ces observations cadrent bien avec les constatations cliniques, qui montrent que la diarrhée est peu fréquente avec l’ursodiol.
L’ursodiol a fait diminuer les taux de glycémie chez la souris et augmenter le volume des sécrétions pancréatiques chez le lapin, ce qui laisse supposer qu’il exerce un effet stimulant sur le pancréas.
À des doses thérapeutiques, l’ursodiol abolit le rapport normal existant entre les sécrétions de cholestérol, de phospholipides et d’acides biliaires. L’ursodiol inhibe l’absorption du cholestérol dans l’intestin et réduit ainsi le débit de cholestérol dans la bile. Il réduit davantage la sécrétion de cholestérol dans la bile. Ces actions contribuent à la désaturation du cholestérol biliaire.
TOXICOLOGIE
Toxicité aiguë
Selon les résultats de diverses études, l’administration d’ursodiol par voie orale, sous-cutanée, intrapéritonéale et intraveineuse chez la souris, le rat, le hamster et le chien, à raison de doses uniques de 1,21 à 10 g/kg sur une période d’observation de sept jours, n’a pas provoqué de décès chez aucune des espèces étudiées. Pour la souris et le chien, la DL50 était de > 10 g/kg, tandis qu’elle était de > 5 g/kg chez le rat. Les hamsters se sont avérés plus sensibles au médicament que les rats et les chiens, la DL50 étant > 3,16 g/kg dans leur cas.
Aucune différence significative n’a été observée entre les sexes. Les signes de toxicité observés comprenaient : une inhibition de la motilité, des effets toxiques sur le SNC tels qu’ataxie et sédation ainsi que des perturbations du tractus gastro-intestinal telles que vomissements, salivation, diminution du poids corporel et de l’appétit.
Toxicité subaiguë
Deux études toxicologiques de courte durée ont été menées chez le rat. L’ursodiol a été administré par voie orale à raison d’une dose quotidienne de 0,5 à 4,0 g/kg/jour pendant cinq semaines ou par voie intrapéritonéale à raison de doses de 0,0625 à 0,5 g/kg par jour administrées pendant cinq semaines.
Aucun décès n’a été observé dans l’étude où l’ursodiol a été administré par voie orale, tandis que dans le cas de l’étude sur l’administration intrapéritonéale, un rat et une rate sont morts dans le groupe qui recevait 0,25 g/kg et six mâles et quatre femelles sont morts dans le groupe qui recevait 0,5 g/kg. La découverte la plus marquante lors de la nécropsie fut la dilatation et l’adhérence des organes intrapéritonéaux. Ascite et abcès rénaux ont été observés à mesure que ces effets devenaient plus graves. On a conclu que 0,0625 g/kg était une dose sécuritaire et que 0,125 g/kg se rapprochait de la dose maximale pouvant être tolérée.
L’ursodiol administré par voie orale n’a pas causé de symptômes cliniques ni de modification des paramètres biologiques chez le rat.
Toxicité chronique
Quatre études à long terme ont été menées sur la toxicité du médicament chez le rat et le singe. Les résultats de ces études sont résumés ci-dessous.
Étude chez le rat : Dans l’une d’entre elles, l’ursodiol a été administré par voie orale à des rats Sprague-Dawley pendant 26 semaines. La posologie variait entre 0,1 et 2,5 g/kg/jour et plusieurs observations ont été effectuées quotidiennement.
Il ne s’est produit aucun décès pendant la période expérimentale. Les doses plus faibles (0,1 et 0,5 g/kg) ont été bien tolérées. Cependant, l’administration d’une dose de 2,5 g/kg d’ursodiol a entraîné une importante réduction du gain pondéral et de la consommation de nourriture. Aucun changement significatif n’a été observé lors des analyses de laboratoire et des observations cliniques.
Dans la deuxième étude, des rats mâles Wistar ont reçu entre 0,5 et 4,0 g/kg d’ursodiol par voie orale pendant 26 semaines consécutives durant lesquelles diverses observations ont été faites.
Les résultats ont indiqué une diminution du gain pondéral et une augmentation de l’apport hydrique dans le groupe qui recevait la dose de 4,0 g/kg. Huit rats (dont quatre recevant la dose élevée) sont morts durant l’expérience. On a attribué leur décès à des modifications pathologiques dans les poumons et les intestins. Les analyses de laboratoire n’ont révélé aucun changement anormal qui aurait pu être le fait de l’administration du médicament.
Étude chez le singe : Une étude de 26 semaines a été menée chez des singes rhésus. On a administré l’ursodiol à des doses de 0,04 et de 0,10 g/kg/jour par voie orale.
Il ne s’est produit aucun décès pendant la période de traitement. Aucune anomalie des paramètres biologiques n’a été observée.
Dans le cadre d’une étude de 52 semaines, des singes rhésus ont reçu des doses d’ursodiol de 0,05 à 0,9 g/kg. On a observé les animaux quotidiennement afin de déceler divers signes et symptômes cliniques. On les a pesés une fois par semaine et on a fait des prélèvements et des analyses de sang et d’urine aux trois mois. Au bout de 52 semaines, les animaux ont été sacrifiés et une nécropsie a été pratiquée.
Trois animaux qui faisaient partie du groupe à 0,90 g/kg, deux du groupe à 0,30 g/kg et un du groupe sous 0,10 g/kg sont morts durant l’étude. On a considéré que ces décès étaient reliés à l’ursodiol. Des signes d’hépatotoxicité (infiltration de petites cellules arrondies, dégénérescence vacuolaire, nécrose des cellules hépatiques, phagocytose et abcès hépatique) ainsi qu’un épaississement de la paroi alvéolaire des poumons ont été observés chez les animaux morts de tous les groupes. On a observé une nécrose de la paroi gastrique chez les animaux morts du groupe ayant reçu 0,90 g/kg. Une régression du gain pondéral a été constatée chez les groupes ayant reçu 0,30 et 0,90 g/kg. On a observé des épisodes de diarrhée dans tous les groupes, y compris le groupe témoin. On n’a pas remarqué de changements notables lors des examens hématologiques, urinaires et électrographiques, ni au niveau de la tension artérielle et de l’examen du fond de l’œil. Cependant, les concentrations sériques d’ALAT, d’ASAT et d’ALP ont augmenté de façon significative.
À la lumière des constatations énumérées ci-dessus, il a été conclu que l’administration d’ursodiol en doses quotidiennes supérieures à 0,10 g/kg provoquait une hépatotoxicité chez le singe rhésus.
Pouvoir carcinogène
Au cours de deux études de 24 mois portant sur le pouvoir carcinogène du médicament par voie orale chez la souris, l’administration de doses d’ursodiol allant jusqu’à 1000 mg/kg/jour (3000 mg/m2/jour) n’a pas causé d’effet tumorigène. En fonction de la surface corporelle pour une personne de 50 kg de taille moyenne (1,46 m2 de surface corporelle), une telle dose représente 5,4 fois la dose clinique maximum recommandée de 15 mg/kg/jour (555 mg/m2/jour).
Dans une étude de deux ans sur le pouvoir carcinogène du médicament par voie orale chez 344 rats Fisher, l’administration de doses d’ursodiol allant jusqu’à 300 mg/kg/jour (1800 mg/m2/jour, soit 3,2 fois la dose maximum recommandée chez l’humain en fonction de la surface corporelle) n’a pas causé d’effet tumorigène.
Dans une étude portant sur le pouvoir carcinogène du médicament administré par voie orale, menée sur des rats Sprague-Dawley durant toute la durée de leur vie (126 à 138 semaines), les animaux ont reçu des doses de 33 à 300 mg/kg/jour, soit de 0,4 à 3,2 fois la dose maximum recommandée chez l’humain en fonction de la surface corporelle. L’ursodiol a entraîné une augmentation significative (p < 0,5; méthode exacte de Fisher) de la fréquence de phéochromocytomes du tissu médullosurrénal chez les femelles du groupe recevant la plus forte dose.
Lors d’études de 103 semaines portant sur la carcinogénicité de l’acide lithocholique (un métabolite de l’ursodiol) administré par voie orale, l’administration de doses allant jusqu’à 250 mg/kg/jour chez la souris et jusqu’à 500 mg/kg/jour chez le rat n’a provoqué aucune tumeur. Dans une étude de 78 semaines menée chez le rat, l’instillation intrarectale d’acide lithocholique (1 mg/kg/jour) pendant 13 mois n’a pas provoqué de tumeur colorectale. Un effet protumorigène a cependant été observé lorsque le produit a été administré après une dose intrarectale unique d’un cancérogène connu, la N-méthyl-N’-nitro-N-nitrosoguanidine. Par contre, dans une étude de 32 semaines menée chez le rat, l’administration d’une dose quotidienne d’ursodiol de 240 mg/kg (1440 mg/m2, soit 2,6 fois la dose maximum recommandée chez l’humain en fonction de la surface corporelle) a supprimé l’effet cancérogène d’un autre carcinogène connu, l’azoxyméthane, au niveau du côlon.
Pouvoir mutagène
L’ursodiol ne s’est pas révélé génotoxique dans le test de Ames, le test de mutations directes dans des cellules du lymphome (L5178Y, TK+/-) de la souris, le test d’échanges de chromatides sœurs dans des lymphocytes humains, le test d’aberrations chromosomiques sur des spermatogonies de souris, le test des micronoyaux chez le hamster chinois et le test d’aberrations chromosomiques sur des cellules de la moelle osseuse du hamster chinois.
Reproduction et tératologie
L’ursodiol n’a pas eu d’effet tératogène chez la souris, le rat et le lapin à des doses orales allant respectivement jusqu’à 1,5, 4,0 et 0,3 g/kg, ni chez la souris et le rat à des doses intrapéritonéales allant jusqu’à 0,2 g/kg. En outre, l’ursodiol n’a pas eu d’effet sur l’accouplement et la fertilité, sauf dans une étude où ces paramètres ont été légèrement réduits chez les rates qui recevaient 2,0 g/kg. La capacité de reproduction n’a pas été altérée par l’administration d’ursodiol chez ces animaux.
L’administration par voie orale de 1,5 g/kg chez la souris femelle et de 2,0 g/kg chez la rate a donné lieu à une diminution du gain pondéral maternel ainsi qu’à une diminution du poids moyen des fœtus vivants. De plus, le nombre des sites de résorption a augmenté chez les rates qui recevaient la dose de 2,0 g/kg. Les lapines se sont avérées beaucoup plus sensibles aux effets toxiques de l’ursodiol que les souris femelles et les rates. L’administration de doses de 0,1 g/kg ou plus a entraîné une diminution de la consommation de nourriture, du poids corporel et de l’activité motrice de la mère, ainsi qu’une augmentation des sites de résorption et des décès par absorption.
L’administration intrapéritonéale de 0,2 g/kg d’ursodiol chez la souris femelle et la rate a provoqué une diminution du gain pondéral maternel, une insuffisance du poids fœtal et une augmentation des sites de résorption.
RÉFÉRENCES
- 1. Dubner H, Fromm H. Ursodeoxycholic acid treatment of intrahepatic cholestasis of pregnancy: observations on efficacy and safety. Gastroenterology 1993; 104(2):660-661.
- 2. Mazzella G, Rizzo N, Azzaroli F, Simoni P, Bovicelli L, Miracolo A, Simonazzi G, Colecchia A, Nigro G, Mwangemi C, Festi D, Roda E. Ursodeoxycholic acid administration in patients with cholestasis of pregnancy: effects on primary bile acids in babies and mothers. Hepatology 2001; 33(3):504-508.
- 3. Roberts IM. Hyperlipidemic gestational pancreatitis. Gastroenterology 1993; 104(5): 1560-1562.
- 4. Poupon R. Primary biliary cirrhosis: immunological aggression and liver injury from bile acids. HRLR 1992; 9: XI-XIV.
- 5. Lindor KD, Dickson ER, Baldus WP, Jorgensen RA, Ludwig J, Murtaugh PA, Harrison JM, Wiesner RH, Anderson ML, Lange SM, Lesage G, Rossi SS, Hofmann AF.
- 6. Lindor, K.D., et. al. Hepatology, 2009, 50(3), 808-814.
- 7. Ursodeoxycholic acid in the treatment of primary biliary cirrhosis. Gastroenterology 1994; 106(5):1284-1290.
- 8. Hempfling W, Dilger K, Beuers U. Systemic review: ursodeoxycholic acid-adverse effects and drug interactions. Aliment Pharmacol Ther. 2003; 18(10): 963-972.
- 9. Angulo, P, Dickson ER, Therneau TM, Jorgensen RA, Smith C, DeSotel CK, Lange SM, Anderson ML, Mahoney DW, Lindor KD. Comparison of three doses of ursodeoxycholic acid in the treatment of primary biliary cirrhosis: a randomized trial. Hepatol 1999; 30:830-835.
- 10. Angulo P, Lindor KD. Management of primary biliary cirrhosis and autoimmune cholangitis. Clin Liver Dis 1998; 2(2):333-351.
- 11. Fedorowski T, Salen G, Colallilo A, Tint GS, Mosbach EH, Hall JC. Metabolism of ursodeoxycholic acid in man. Gastroenterology 1977; 73(5):1131-1137.
- 12. Poupon RE, Balkau B, Eschwège E, Poupon R. A multicenter, controlled trial of ursodiol for the treatment of primary biliary cirrhosis. N Engl J Med 1991; 324:1548-1554.
- 13. Poupon R, Calmus Y, Poupon RE. Ursodeoxycholic acid for primary biliary cirrhosis: effects and mechanisms of action. Cellular and Molecular Aspects of Cirrhosis. 1992; 216: 345-349.
- 14. Podda M, Ghezzi C, Battezzati PM, Bertolini E, Crosignani A, Petroni ML, Zuin M. Ursodeoxycholic acid for chronic liver diseases. J Clin Gastroenterol 1988; 10(Suppl 2):S25-S31.
- 15. Angulo P. Use of ursodeoxycholic acid in patients with liver disease. Curr Gastroenterol Rep 2002; 4:37-44.
- 16. Trauner M, Graziadei IW. Review article: mechanisms of action and therapeutic applications of ursodeoxycholic acid in chronic liver disease. Aliment Pharmacol Ther. 1999; 13:979-995.
- 17. Kumar D, Tandon RK. Use of ursodeoxycholic acid in liver diseases. J Gastroenterol and Hepatol 2001; 16:3-14.
- 18. Kowdley KV. Ursodeoxycholic acid thereapy in hepatobiliary disease. Am J Med 2000; 108:481-486.
- 19.
Paumgartner G, Beuers U. Mechanisms of action and therapeutic efficacy of
ursodeoxycholic acid in cholestatic liver disease. Clin Liver Dis. 2004; 8(1):67-
81.
- 20. Mazzella G, Parini P, Festi D, Bazzoli F, Aldini R, Roda A, Tonelli D, Cipolla A, Salzetta A, Roda E. Effect of simvastatin, ursodeoxycholic acid and simvastatin plus ursodeoxycholic acid on biliary lipid secretion and cholic acid kinetics in nonfamilial hypercholesterolemia. Hepatology 1992; 15(6): 1072-1078.
- 21. Bazzoli F, Marselli Labate AM, Malavolti M, Roda A, Monti F, Rucci P, Roda E. The effect of ursodeoxycholic administration on bile lipid composition in man: Comparison of three different ursodeoxycholic preparations. Curr Ther Res 1983; 33(3):543-550.
- 22. Poupon RE, Lindor KD, Cauch-Dudek K, Dickson ER, Poupon R, Heathcote EJ. Combined analysis of randomized controlled trials of ursodeoxycholic acid in primary biliary cirrhosis. Gastroenterology 1997; 113(3):884-890.
- 23. Matern S, Tietjen KG, Fackler O, Hinger K, Herz R, Gerok W. Bioavailability of ursodeoxycholic acid in man: Studies with a radioimmunoassay for ursodeoxycholic acid. In: G. Paumgartner, A. Stiechl, W. Gerole (eds.): Biological Effects of Bile Acids, Falk Symp. No. 26. MTP Press Limited, Lancaster (1979): 109-118.
- 24. Hoshita T, Kono M, Matsumoto M, Uchiyama M, Kuramoto T. Metabolism of bile acids. I. Absorption, distribution, excretion and metabolism of ursodeoxycholic acid. J Pharm Soc Japan 1974; 94:1196-1205.
- 25. Siegel JL, Jorgensen R, Angulo P, Lindor KD. Treatment With Ursodeoxycholic Acid Is Associated With Weight Gain in Patients With Primary Biliary Cirrhosis. J Clin Gastroenterol 2003; 37(2):183-185.
- 26. Stefaniwsky AB, Tint GS, Speck J, Salen G. Ursodeoxycholic acid (UDCA) reduces pain, nausea, and vomiting in patients with bile acid reflux gastritis. Gastroenterology 1982; 82:1188.
- 27. Heathcote EJ, Cauch-Dudek K, Walker V, Baily RJ, Blendis LM, Ghent CN, Michieletti P, Minuk GY, Pappas SC, Scully LJ, Steinbrecher UP, Sutherland LR, Williams CN, Witt-Sullivan H, Worobetz LJ, Milner RA, Wanless IR. The Canadian multicenter double-blind randomised controlled trial of ursodeoxycholic acid in primary biliary cirrhosis. Hepatology 1994; 19(5):1149-1156.
- 28. Poupon RE, Poupon R and Balkau B. Ursodiol for the long-term treatment of primary biliary cirrhosis. N Engl J Med 1994; 330(19):1342-1347.
- 29. Angulo P, Batts KP, Therneau TM, Jorgensen RA, Dickson, ER Dickson, Lindor KD. Long-term ursodeoxycholic acid delays histological progression in primary biliary cirrhosis. Hepatol 1999; 29(3):644-647.
- 30. Bellentani S, Manenti F, and Ferrari A. Meta-analysis of the clinical results with UDCA in chronic liver diseases. In: Falk symposium 71: Fat-storing cells and liver fibrosis. Surrenti C, Casini A, Milani S, Pinzani M (eds). Kluwer Academic Publishers. Dordrecht, Boston, London 1994: 340-347.
- 31. Corpechot C, Carrat F, Bonnand AM, Poupon RE, Poupon R. The effect of ursodeoxycholic acid therapy on liver fibrosis progression in primary biliary cirrhosis. Hepatol 2000; 32(6):1196-1199.
- 32. Degott C, Zafrani ES, Callard P, Balkau B, Poupon RE, Poupon R. Histopathological study of primary biliary cirrhosis and the effect of ursodeoxycholic acid treatment on histology progression. Hepatology 1999; 29(4):1007-1012.
- 33. Jorgensen R, Angulo P, Dicksom ER, Lindor KD. Results of long-term ursodiol treatment for patients with primary biliary cirrhosis. Am J Gastroenterol. 2002; 97(10):2647-2650.
- 34. Lindor KD, Therneau TM, Jargensen RA, Malinchoc M, Dickson ER. Effects of ursodeoxycholic acid on survival in patients with primary biliary cirrhosis. Gastroenterology 1996; 110(5):1515-1518.
- 35. Ludwig J, Dickson ER, McDonald GS. Staging of chronic nonsuppurative destructive cholangitis (syndrome of primary biliary cirrhosis). Virchows Archiv A Path Anat and Histol 1978; 379: 103-112.
- 36. Poupon RE, Bonnand AM, Chrétien Y, Poupon R. Ten-year survival in ursodeoxycholic acid treated patients with primary biliary cirrhosis. Hepatology 1999; 29(6):1668-1671.
- 37. Simko V, Michael S, Prego V. Ursodeoxycholic therapy in chronic liver disease: a meta-analysis in primary biliary cirrhosis and in chronic hepatitis. Am J Gastroenterol 1994; 89(3):392-398.
- 38. Lee D, Bonorris G, Cohen H, Gilmore C, Marks J, Schoenfield LJ. Effect of ursodeoxycholic acid on bile acid kinetics and hepatic lipid secretion. Hepatology 1981; 1:36A.
- 39. Logan GM and Duane WC. Lovastatin added to ursodeoxycholic acid further reduces biliary cholesterol saturation. Gastroenterology 1990; 98(6):1572-1576.
- 40. Takahashi H, Tozuka K, Miyashita T, et al. Effects of ursodeoxycholic acid administered to primipara rats and mice on the prenatal development and postnatal growth of their litters. Clinical Report 1975; 9(13): 3223-3242.
- 41. Toyoshima S, Fujita H, Sato R, Kashima M, Sato S. Reproduction studies with ursodeoxycholic acid in rats. (I) fertility study. Pharmacometrics 1978; 15(5): 923-930.
- 42. Toyoshima S, Fujita H, Sakurai T, Sato R, Kashima M. Reproduction studies with ursodeoxycholic acid in rats. (II) teratogenicity study. Pharmacometrics 1978; 15(5): 931-945.
- 43. Toyoshima S, Fujita H, Sato R, Kashima M, Sato S. Terotogenicity study of ursodeoxycholic acid in rabbits. Pharmacometrics 1978; 5(7):1133-1140.
- 44. Monographie de PrURSO® et PrURSO DSMC en comprimés de 250 mg et de 500 mg, Axcan Pharma inc., Canada. Date de rédaction : Le 5 septembre 2002; Date de révision : Le 9 février 2011.
- 45. Étude croisée, à dose unique (1 x 500 mg) visant à comparer la biodisponibilité des comprimés NOVO-URSODIOL (ursodiol) à 500 mg (Novopharm Limitée) avec celle des comprimés URSO DSMD (ursodiol) à 500 mg (Axcan Pharma inc., Canada) chez 53 hommes et femmes en bonne santé, non fumeurs, à jeun. Données internes de Novopharm Limitée.