


Monographie de produit - Ojjaara
Modifications importantes apportées récemment à la monographie
Aucune au moment de l’approbation la plus récente Sans objet
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 5
1 Indications ................................................................................................................ 5
1.1 Pédiatrie ................................................................................................................. 5
1.2 Gériatrie ................................................................................................................. 5
2 Contre-indications ..................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ....................................... 5
4 Posologie et administration ....................................................................................... 5
4.1 Considérations posologiques ................................................................................. 5
4.2 Posologie recommandée et ajustement posologique ........................................... 5
4.4 Administration ....................................................................................................... 8
4.5 Dose oubliée .......................................................................................................... 8
5 Surdose ..................................................................................................................... 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 8
7 Mises en garde et précautions ................................................................................... 9
Cancérogenèse et génotoxicité ......................................................................................... 9
Appareil cardiovasculaire ................................................................................................... 9
Conduite et utilisation de machines ................................................................................ 10
Système sanguin et lymphatique ..................................................................................... 10
Fonctions hépatique, biliaire et pancréatique ................................................................. 10
Système immunitaire ....................................................................................................... 11
Surveillance et examens de laboratoire .......................................................................... 11
Santé reproductive .......................................................................................................... 11
Sensibilité et résistance ................................................................................................... 12
7.1 Populations particulières ..................................................................................... 12
7.1.1 Grossesse ......................................................................................................... 12
7.1.2 Allaitement ....................................................................................................... 12
7.1.3 Enfants et adolescents ..................................................................................... 12
7.1.4 Personnes âgées .............................................................................................. 13
8 Effets indésirables ................................................................................................... 13
8.1 Aperçu des effets indésirables ............................................................................. 13
8.2 Effets indésirables observés au cours des études cliniques ................................ 14
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 18
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 19
8.5 Effets indésirables observés après la commercialisation .................................... 20
9 Interactions médicamenteuses ................................................................................ 20
9.1 Interactions médicamenteuses graves ................................................................ 20
9.2 Aperçu des interactions médicamenteuses......................................................... 20
9.3 Interactions médicament-comportement ........................................................... 20
9.4 Interactions médicament-médicament ............................................................... 21
9.5 Interactions médicament-aliment ....................................................................... 23
9.6 Interactions médicament-plante médicinale ...................................................... 23
9.7 Interactions médicament-examens de laboratoire ............................................. 23
10 Pharmacologie clinique ........................................................................................... 23
10.1 Mode d’action ...................................................................................................... 23
10.2 Pharmacodynamie ............................................................................................... 23
10.3 Pharmacocinétique .............................................................................................. 24
11 Conservation, stabilité et mise au rebut ................................................................... 26
12 Instructions particulières de manipulation du produit .............................................. 26
Partie 2 : Renseignements scientifiques .............................................................................. 27
13 Renseignements pharmaceutiques .......................................................................... 27
14 Études cliniques ...................................................................................................... 27
14.1 Études cliniques par indication ............................................................................ 27
MOMENTUM (patients qui ont déjà été traités au moyen d’un inhibiteur de JAK) ....... 28
SIMPLIFY-1 (patients qui n’ont jamais reçu d’inhibiteur de JAK) .................................... 31
15 Microbiologie .......................................................................................................... 34
16 Toxicologie non clinique .......................................................................................... 34
Renseignements destinés aux patient·e·s............................................................................ 37
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
OJJAARA (momélotinib) est indiqué pour :
- le traitement de la splénomégalie et/ou des symptômes associés à la maladie chez les adultes atteints de myélofibrose (MF) primitive ou de myélofibrose secondaire à une polyglobulie de Vaquez ou à une thrombocytémie essentielle qui sont exposés à un risque intermédiaire ou élevé et qui présentent une anémie modérée à sévère.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité d’OJJAARA chez les enfants et les adolescents âgés de moins de 18 ans n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (> 65 ans) : Aucune différence globale quant à l’innocuité et à l’efficacité d’OJJAARA n’a été observée entre les patients âgés de 65 ans et plus et les patients plus jeunes.
2 Contre-indications
OJJAARA est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Des infections bactériennes et virales graves (parfois mortelles) ont été signalées chez des patients traités par OJJAARA (voir 7 Mises en garde et précautions). Le traitement par OJJAARA ne doit pas être instauré en présence d’une infection active. Les patients recevant OJJAARA doivent faire l’objet d’un suivi pour déceler tout signe ou symptôme d’infection et un traitement approprié doit être amorcé sans délai, le cas échéant.
4 Posologie et administration
4.1 Considérations posologiques
Des ajustements posologiques doivent être envisagés dans le cas de patients présentant une toxicité hématologique ou non hématologique (voir 4.2 Posologie recommandée et ajustement posologique).
4.2 Posologie recommandée et ajustement posologique
La dose recommandée d’OJJAARA est de 200 mg par prise orale 1 fois par jour. OJJAARA ne doit pas être utilisé en association avec d’autres inhibiteurs de JAK.
Examens et analyses requis avant l’instauration du traitement et surveillance pendant le traitement
Un hémogramme (qui comprend la numération des plaquettes) ainsi que des tests de la fonction hépatique doivent être réalisés avant l’instauration du traitement par OJJAARA, régulièrement pendant celui-ci, et lorsque la situation clinique l’exige.
Avant l’instauration du traitement par OJJAARA, les patients doivent présenter un nombre absolu de neutrophiles (NAN) ≥ 0,75 × 10⁹/L et une numération plaquettaire ≥ 25 × 109/L.
Ajustement posologique
En cas de toxicités hématologiques et non hématologiques, des ajustements posologiques doivent être envisagés (voir Tableau 1). Il convient d’interrompre le traitement par OJJAARA si la dose de 100 mg administrée 1 fois par jour n’est pas tolérée.
Tableau 1 – Ajustements posologiques recommandés en présence d’effets indésirables
| Toxicités hématologiques | ||
| Thrombopénie | Ajustement posologiquea | |
| Numération plaquettaire initiale | Numération plaquettaire | |
| ≥ 100 × 109/L | De 20 × 109/L à < 50 × 109/L | Réduire la dose quotidienne de 50 mg par rapport à la dernière dose administrée. |
| < 20 × 109/L | Interrompre le traitement jusqu’à ce que le nombre de plaquettes soit revenu à 50 × 109/L. Reprendre le traitement par OJJAARA en réduisant la dose quotidienne de 50 mg par rapport à la dernière dose administréeb. | |
| De ≥ 50 × 109/L à < 100 × 109/L | < 20 × 109/L | Interrompre le traitement jusqu’à ce que le nombre de plaquettes soit revenu à 50 × 109/L. Reprendre le traitement par OJJAARA en réduisant la dose quotidienne de 50 mg par rapport à la dernière dose administréeb. |
| De 25 × 109/L à < 50 × 109/L | < 20 × 109/L | Interrompre le traitement jusqu’à ce que le nombre de plaquettes soit revenu à la valeur initiale. Reprendre le traitement par OJJAARA en réduisant la dose quotidienne de 50 mg par rapport à la dernière dose administréeb. |
| Neutropénie | Ajustement posologiquea | |
NAN < 0,5 × 10⁹/L | Interrompre le traitement jusqu’à ce que le NAN soit ≥ 0,75 × 10⁹/L. Reprendre le traitement par OJJAARA en réduisant la dose quotidienne de 50 mg par rapport à la dernière dose administréeb. | |
| Toxicités non hématologiques | ||
Hépatotoxicité (sauf s’il y a d’autres causes apparentes) | Ajustement posologiquea | |
| ALT et/ou AST > 5 × la LSN (ou > 5 × la valeur initiale, si celle-ci est anormale) et/ou bilirubine totale > 2 × la LSN (ou | Interrompre le traitement jusqu’à ce que les taux d’AST et d’ALT soient ≤ 2 × la LSN ou les valeurs initialesc et jusqu’à ce que le taux de bilirubine totale soit ≤ 1,5 × la | |
| Toxicités hématologiques | |
> 2 × la valeur initiale, si celle-ci est anormale) | LSN ou la valeur initialed. Reprendre le traitement par OJJAARA en réduisant la dose quotidienne de 50 mg par rapport à la dernière dose administréeb. Si des taux d’ALT ou d’AST > 5 × la LSN sont de nouveau observés, arrêter définitivement le traitement par OJJAARA. |
| Autres toxicités non hématologiques | Ajustement posologiquea |
| De grade 3 ou pluse Saignement de grade 2 ou plusc | Interrompre le traitement jusqu’à ce que la toxicité soit revenue à un grade ≤ 1 (ou à l’état initial). Reprendre le traitement par OJJAARA en réduisant la dose quotidienne de 50 mg par rapport à la dernière dose administréeb. |
ALT : alanine aminotransférase; AST : aspartate aminotransférase; LSN : limite supérieure de la normale; NAN : nombre absolu de neutrophiles.
a Reprendre le traitement ou augmenter la dose quotidienne jusqu’à ce qu’elle atteigne la dose de départ, selon le tableau clinique.
b Il est possible de reprendre le traitement à une dose de 100 mg si la dose précédente était de 100 mg. c Si la valeur initiale est > 2 × la LSN.
d Si la valeur initiale est > 1,5 × la LSN.
e Grade établi selon les critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events ou CTCAE) du National Cancer Institute.
Personnes âgées
Aucun ajustement posologique n’est requis chez les patients de 65 ans et plus (voir 10.3 Pharmacocinétique).
Enfants et adolescents
L’innocuité et l’efficacité d’OJJAARA chez les enfants et les adolescents âgés de moins de 18 ans n’ont pas été démontrées.
Insuffisance rénale
Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance rénale (débit de filtration glomérulaire estimé [DFGe] > 15 mL/min/1,73 m2) [voir 10.3 Pharmacocinétique]. OJJAARA n’a pas été étudié chez les patients atteints d’insuffisance rénale au stade terminal.
Insuffisance hépatique
Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh). Chez les patients atteints d’insuffisance hépatique sévère (classe C de Child-Pugh), la dose de départ recommandée pour OJJAARA est de 150 mg 1 fois par jour (voir 10.3 Pharmacocinétique).
Interactions médicament-médicament
En ce qui concerne les ajustements posologiques à apporter en cas d’interactions médicament-médicament établies ou potentielles, voir la section 9.2 Aperçu des interactions médicamenteuses.
4.4 Administration
OJJAARA doit être administré une fois par jour, par voie orale, toujours à la même heure. OJJAARA peut être administré avec ou sans nourriture. Les patients doivent être avisés d’avaler les comprimés entiers. Les patients ne doivent pas couper, casser, dissoudre, écraser, ni croquer les comprimés.
4.5 Dose oubliée
Si une dose d’OJJAARA est oubliée, la prochaine dose prévue devrait être prise le jour suivant. Il ne faut pas prendre deux doses à la fois pour compenser la dose oubliée.
5 Surdose
Il n’y a pas d’antidote connu à la surdose d’OJJAARA. En cas de surdose présumée, il faut surveiller l’état du patient afin de déceler tout signe ou symptôme de réactions ou d’effets indésirables, et prodiguer immédiatement les soins appropriés. La suite de la prise en charge doit être menée selon l’état clinique du patient ou selon les recommandations du centre antipoison régional, selon le cas.
En principe, le momélotinib n’est pas éliminé de la circulation par hémodialyse.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs, composition et conditionnement
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/composi | ||||
| tion | ||||
| Orale | Comprimés de 100 mg, de 150 mg et de 200 mg Chaque comprimé contient une quantité de chlorhydrate de momélotinib équivalant à 100 mg, à 150 mg ou à 200 mg de momélotinib, respectivement, en tant qu’ingrédient actif. | Alcool polyvinylique, cellulose microcristalline, dioxyde de silicium, dioxyde de titane, gallate de propyle, glycolate d’amidon sodique, lactose monohydraté, oxyde de fer jaune, oxyde de fer rouge, polyéthylèneglycol, stéarate de magnésium et talc. | ||
Description
Comprimés OJJAARA (comprimé de momélotinib) dosés à 100 mg :
pelliculés, de forme ronde, de couleur brune, portant l’inscription « M » soulignée gravée d’un côté et « 100 » de l’autre.
Comprimés OJJAARA (comprimé de momélotinib) dosés à 150 mg :
pelliculés, de forme triangulaire, de couleur brune, portant l’inscription « M » soulignée gravée d’un côté et « 150 » de l’autre.
Comprimés OJJAARA (comprimé de momélotinib) dosés à 200 mg :
pelliculés, en forme de capsule, de couleur brune, portant l’inscription « M » soulignée gravée d’un côté et « 200 » de l’autre.
7 Mises en garde et précautions
Cancérogenèse et génotoxicité
Cancers secondaires
Chez les patients atteints de polyarthrite rhumatoïde, une affection pour laquelle OJJAARA n’est pas indiqué, la prise d’un autre inhibiteur de JAK a entraîné une augmentation du risque de lymphome et d’autres cancers, à l’exclusion du cancer de la peau sans présence de mélanome (par rapport aux patients traités par des inhibiteurs du TNF). Les patients qui fument ou qui ont fumé par le passé sont exposés à un risque accru de cancers secondaires.
Des cancers secondaires ont été signalés chez des patients recevant des inhibiteurs de JAK, y compris OJJAARA. Aucun lien de cause à effet n’a toutefois été établi. Avant d’instaurer ou de poursuivre le traitement par OJJAARA, il convient d’évaluer les bienfaits et les risques chez chaque patient, en particulier chez ceux qui ont reçu un diagnostic de cancer (autre qu’un cancer de la peau sans présence de mélanome ayant été traité avec succès), ceux qui développent un cancer et ceux qui fument ou qui ont fumé par le passé.
Appareil cardiovasculaire
Thrombose
Chez les patients atteints de polyarthrite rhumatoïde, une affection pour laquelle OJJAARA n’est pas indiqué, la prise d’un autre inhibiteur de JAK a entraîné une augmentation du risque de thrombose, y compris de thrombose veineuse profonde (TVP), d’embolie pulmonaire (EP) et de thrombose artérielle (par rapport aux patients traités par des inhibiteurs du TNF).
Chez les patients atteints de myélofibrose traités par OJJAARA dans le cadre d’études cliniques, les cas de TVP et d’EP ont été signalés à des taux semblables à ceux observés chez les patients du groupe témoin. Aucun lien de cause à effet n’a été établi entre OJJAARA et la thrombose. Avant d’instaurer ou de poursuivre le traitement par OJJAARA, il convient d’évaluer les bienfaits et les risques chez chaque patient, en particulier chez ceux qui présentent des facteurs de risque cardiovasculaire. Les patients qui présentent des symptômes de thrombose doivent être rapidement évalués et traités de façon appropriée.
Événements cardiovasculaires majeurs (ÉCM)
Chez les patients atteints de polyarthrite rhumatoïde, une affection pour laquelle OJJAARA n’est pas indiqué, la prise d’un autre inhibiteur de JAK a entraîné une augmentation du risque d’ÉCM, y compris de décès d’origine cardiovasculaire, d’infarctus du myocarde et d’accident vasculaire cérébral (par rapport aux patients traités par des inhibiteurs du TNF).
Bien que des ÉCM aient été signalés chez des patients ayant reçu OJJAARA, aucun lien de cause à effet n’a été établi. Avant d’instaurer ou de poursuivre le traitement par OJJAARA, il convient d’évaluer les bienfaits et les risques chez chaque patient, en particulier chez les personnes âgées, les patients qui fument ou qui ont fumé par le passé et ceux qui présentent des facteurs de risque cardiovasculaire. Il faut informer les patients au sujet des symptômes associés aux événements cardiovasculaires graves et des mesures à prendre si de tels symptômes surviennent.
Conduite et utilisation de machines
Aucune étude n’a été menée pour évaluer l’effet du momélotinib sur la capacité à conduire ou à utiliser des machines. Cependant, les patients qui présentent des étourdissements ou une vision trouble après avoir pris OJJAARA doivent user de prudence en conduisant ou en utilisant de la machinerie (voir 8 Effets indésirables).
Système sanguin et lymphatique
Thrombopénie et neutropénie
L’apparition d’une thrombopénie sévère (grade ≥ 3) et d’une neutropénie a été observée chez des patients traités par OJJAARA (voir 8 Effets indésirables). Un hémogramme, y compris la numération des plaquettes et des neutrophiles, doit être réalisé avant l’instauration du traitement par OJJAARA, régulièrement pendant celui-ci, et lorsque la situation clinique l’exige. Interrompre le traitement ou réduire la dose au besoin (voir 4 Posologie et administration).
Fonctions hépatique, biliaire et pancréatique
Hépatotoxicité
Des lésions hépatiques réversibles d’origine médicamenteuse, se manifestant le plus souvent par une augmentation ou une aggravation de l’augmentation des taux d’enzymes hépatiques, ont été signalées chez des patients atteints de myélofibrose traités par OJJAARA dans le cadre d’études cliniques.
Chez les patients atteints d’une maladie hépatique aiguë ou chronique non maîtrisée, il faut retarder l’instauration du traitement jusqu’à ce que les causes apparentes aient été examinées et traitées. Se reporter à la posologie recommandée en cas d’insuffisance hépatique sévère (voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance hépatique).
Des tests de la fonction hépatique doivent être réalisés avant l’instauration du traitement par OJJAARA, régulièrement pendant celui-ci, et lorsque la situation clinique l’exige. Si l’on soupçonne qu’une augmentation des taux d’alanine aminotransférase (ALT), d’aspartate aminotransférase (AST) ou de bilirubine est liée au traitement, il peut être nécessaire de suspendre l’administration du médicament ou d’en réduire la dose (voir 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique).
Système immunitaire
Infections
Des infections bactériennes et virales graves et parfois mortelles (y compris la COVID-19) ont été signalées chez des patients traités par OJJAARA (voir 8 Effets indésirables). Il est conseillé d’attendre que l’infection active se soit résorbée avant d’instaurer le traitement par OJJAARA. Les médecins doivent rester à l’affût des signes et des symptômes d’infection chez les patients traités par OJJAARA et, le cas échéant, amorcer sans délai un traitement approprié.
Réactivation du virus de l’hépatite B (VHB)
Des augmentations de la charge virale de l’hépatite B (titre d’ADN du VHB), avec ou sans élévation des taux d’ALT ou d’AST, ont été signalées chez des patients présentant une infection chronique par le VHB qui prenaient des inhibiteurs de JAK, y compris OJJAARA. On ignore l’effet d’OJJAARA sur la réplication virale chez les patients présentant une infection chronique par le VHB. Les patients présentant une infection chronique par le VHB qui reçoivent OJJAARA doivent être traités et suivis conformément aux lignes directrices cliniques sur le VHB.
Surveillance et examens de laboratoire
Hémogramme : Un hémogramme doit être réalisé avant l’instauration du traitement par OJJAARA. Des hémogrammes doivent être réalisés régulièrement pendant le traitement et si cela est indiqué sur le plan clinique (voir 4 Posologie et administration).
Tests de la fonction hépatique : Des tests de la fonction hépatique doivent être réalisés avant l’instauration du traitement par OJJAARA, régulièrement pendant celui-ci et si cela est indiqué sur le plan clinique (voir 4 Posologie et administration).
Santé reproductive
- Fertilité
Il n’existe aucune donnée sur les effets du momélotinib sur la fertilité chez l’humain. Les études menées chez l’animal ont mis en évidence une altération de la fertilité chez les rats mâles et femelles (voir 16 Toxicologie non clinique).
- Risque tératogène
Il n’existe aucune étude rigoureusement menée et contrôlée sur l’utilisation d’OJJAARA chez la femme enceinte. Chez le rat et le lapin, le momélotinib s’est avéré embryotoxique et fœtotoxique (avortements, embryolétalité et anomalies fœtales) [voir 16 Toxicologie non clinique]. Le risque potentiel d’effets tératogènes chez l’humain est inconnu. L’utilisation d’OJJAARA pendant la grossesse n’est pas recommandée.
Les femmes en âge de procréer doivent être informées du risque potentiel pour le fœtus si OJJAARA est pris à n’importe quel stade de la grossesse, et il faut leur conseiller de prendre les précautions appropriées (méthodes de contraception se traduisant par un taux de grossesse inférieur à 1 %) pour éviter toute grossesse pendant le traitement et pendant au moins une semaine après la prise de la dernière dose de momélotinib. Les femmes utilisant des contraceptifs hormonaux doivent également utiliser une méthode de barrière pendant le traitement et pendant au moins une semaine après la prise de la dernière dose d’OJJAARA (voir 9.2 Aperçu des interactions médicamenteuses).
En cas de grossesse, le rapport entre les bienfaits et les risques doit être évalué au cas par cas, et des conseils avisés s’appuyant sur les plus récentes données disponibles doivent être fournis à la patiente au sujet du risque potentiel pour le fœtus.
Sensibilité et résistance
Lactose monohydraté : OJJAARA contient du lactose monohydraté. Les patients qui présentent de rares problèmes héréditaires, soit une intolérance au galactose, une alactasie ou une malabsorption du glucose et du galactose, ne doivent pas prendre ce médicament.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe aucune étude rigoureusement menée et contrôlée sur l’utilisation d’OJJAARA chez la femme enceinte. L’administration de momélotinib à des rats et à des lapins pendant l’organogenèse a entraîné une toxicité maternelle et a été associée à une augmentation de l’embryolétalité, à une diminution du poids fœtal et à une augmentation de la fréquence des anomalies fœtales (voir 16 Toxicologie non clinique).
Le risque potentiel d’effets tératogènes chez l’humain est inconnu. L’utilisation d’OJJAARA pendant la grossesse n’est pas recommandée. Les femmes en âge de procréer doivent utiliser une méthode de contraception très efficace pendant le traitement et pendant au moins une semaine après la prise de la dernière dose de momélotinib. Les femmes utilisant des contraceptifs hormonaux doivent également utiliser une méthode de barrière pendant le traitement et pendant au moins une semaine après la prise de la dernière dose d’OJJAARA (voir 9.2 Aperçu des interactions médicamenteuses).
7.1.2 Allaitement
On ignore si le momélotinib est excrété dans le lait maternel chez l’humain. Il n’existe aucune donnée quant aux effets du momélotinib sur le nourrisson allaité ou sur la production de lait.
Le momélotinib était présent chez les ratons nourris par des mères ayant reçu le traitement; des effets indésirables ont été observés chez la progéniture, ce qui a eu une incidence négative sur la survie des ratons (voir 16 Toxicologie non clinique). Les risques pour le nouveau-né nourri au sein ne peuvent être exclus.
Étant donné que de nombreux médicaments sont excrétés dans le lait maternel humain et qu’il existe un risque d’effets indésirables chez les nourrissons allaités, il convient soit d’interrompre l’allaitement, soit de cesser l’administration du médicament. Il est recommandé aux femmes de s’abstenir d’allaiter durant le traitement par le momélotinib et pendant au moins une semaine après avoir reçu la dernière dose de ce médicament.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Parmi les 448 patients qui ont été répartis au hasard pour recevoir OJJAARA dans le cadre d’études cliniques, 64,5 % étaient âgés de 65 ans ou plus. Aucune différence globale quant à l’innocuité et à l’efficacité d’OJJAARA n’a été observée entre les patients âgés de 65 ans et plus et les adultes plus jeunes. Aucun ajustement posologique d’OJJAARA n’est requis en fonction de l’âge.
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité d’OJJAARA a été évaluée chez 448 patients (soit la population de l’analyse des données regroupées sur l’innocuité) dans le cadre de trois études multicentriques, à répartition aléatoire et contrôlées par comparateur actif menées chez des adultes atteints de myélofibrose (MOMENTUM, SIMPLIFY-1 et SIMPLIFY-2) [voir 14 Études cliniques]. Chez les patients traités par OJJAARA à raison de 200 mg par jour au cours de la période de traitement à répartition aléatoire des essais cliniques (n = 448), la durée médiane de l’exposition a été de 23,9 semaines (min.-max. : 0,3-26,7 semaines) et 46,2 % des sujets ont terminé les 24 semaines de traitement. La dose quotidienne moyenne était de 187,5 mg.
Environ 94 % des patients traités par OJJAARA ont présenté au moins un effet indésirable lié au médicament. Les effets indésirables les plus fréquents (≥ 15 %) ont été les suivants : fatigue (25 %), diarrhée (23 %), thrombopénie (21 %), nausées (17 %), infection bactérienne (17 %), douleur abdominale (17 %) et étourdissements (17 %).
La thrombopénie a été l’effet indésirable grave (grade ≥ 3) le plus fréquemment signalé (12 %), ainsi que l’effet indésirable ayant le plus fréquemment entraîné une diminution de la dose et/ou une interruption du traitement (8 %) ou l’abandon définitif du traitement par OJJAARA (2,5 %).
Des effets indésirables graves se sont produits chez 29 % des patients traités par OJJAARA au cours de la période de traitement à répartition aléatoire dans le cadre des études cliniques de phase III. Les effets indésirables graves le plus fréquemment signalés (≥ 2,0 %) ont été les suivants : infection bactérienne (6,0 %), hémorragie (3,0 %), pneumonie (3,0 %) et arythmie (2,0 %).
Des effets indésirables mortels ont été signalés chez 6,5 % des sujets de la population de l’analyse des données regroupées sur l’innocuité. Les effets indésirables mortels les plus fréquents concernaient des infections et infestations, à savoir des complications de la COVID-19 (1,4 %) et une pneumonie (0,2 %).
Description de certains effets indésirables
Infections
Au cours des trois études cliniques à répartition aléatoire, parmi les 448 patients traités par OJJAARA, 40 % ont contracté une infection, le temps médian écoulé avant l’apparition de l’infection ayant été de 54 jours. Les infections les plus courantes (fréquence ≥ 2 %) comprenaient les infections des voies urinaires (6 %), les infections des voies respiratoires supérieures (5 %), la pneumonie (3,6 %), la rhinopharyngite (2,9 %), la COVID-19 (2,7 %), la cystite (2,7 %), la bronchite (2,5 %) et l’herpès buccal (2,5 %). Le plus souvent, les infections étaient d’intensité légère ou modérée, mais 10 % (47/448) des patients ont présenté une infection sévère (de grade ≥ 3). Le traitement par OJJAARA a été abandonné pour cause d’infection par 2 % des patients. Des infections graves sont survenues chez 9,8 % des patients et 2,2 % ont été mortelles.
Thrombopénie
Dans le cadre de l’analyse des données regroupées sur l’innocuité, 21 % des patients traités par OJJAARA ont présenté une thrombopénie (de grade ≥ 1), 12 % des patients ont présenté une thrombopénie sévère (de grade ≥ 3) et 0,7 % des cas ont été considérés comme graves. Le traitement par OJJAARA a été abandonné pour cause de thrombopénie par 2,5 % des patients. Le temps médian écoulé avant l’apparition de la thrombopénie a été de 28 jours.
Hausse des taux d’enzymes hépatiques
Au cours des trois études cliniques à répartition aléatoire, les analyses de laboratoire ont révélé une augmentation ou une accentuation de l’augmentation des taux d’ALT et d’AST (tous grades confondus) chez 20 % (88/448) et 20 % (90/448), respectivement, des patients traités par OJJAARA. Une augmentation des taux d’aminotransférases de grade ≥ 3 a été observée chez 1,3 % des patients. Des lésions hépatiques réversibles d’origine médicamenteuse ont été signalées chez des patients atteints de myélofibrose traités par OJJAARA dans le cadre d’études cliniques. Le temps médian écoulé avant la survenue des effets indésirables liés à l’augmentation des taux d’enzymes hépatiques était de 42 jours.
Neuropathie périphérique
Dans le cadre de l’analyse des données regroupées sur l’innocuité, 8,7 % des patients traités par OJJAARA ont présenté une neuropathie périphérique. Le plus souvent, les cas étaient d’intensité légère ou modérée. Sur les 39 cas, un seul a été sévère (de grade ≥ 3) et aucun cas mortel n’a été signalé. Le traitement par OJJAARA a été abandonné pour cause de neuropathie périphérique par 0,7 % des patients. Le temps médian écoulé avant l’apparition de la neuropathie périphérique était de 64 jours.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
MOMENTUM
Dans le cadre de l’essai MOMENTUM, les patients, qui avaient déjà été traités au moyen d’un inhibiteur de JAK, ont été répartis au hasard (dans un rapport de 2:1) pour recevoir, à double insu, OJJAARA à 200 mg par voie orale 1 fois par jour (n = 130) ou le danazol à 300 mg par voie orale 2 fois par jour (n = 65) pendant 24 semaines, après quoi ils pouvaient recevoir OJJAARA en mode ouvert dans le cadre d’une phase de traitement prolongée. Parmi les patients qui ont reçu OJJAARA, 72 % ont été exposés pendant au moins 24 semaines et 52 %, pendant une période minimale de 48 semaines (voir 14 Études cliniques).
Des effets indésirables graves se sont produits chez 35 % des patients qui ont reçu OJJAARA au cours de la période de traitement à répartition aléatoire dans le cadre de l’essai MOMENTUM; les effets indésirables graves les plus fréquents (signalés chez ≥ 2 % des patients) comprenaient les suivants : infection bactérienne (8 %), infection virale (5 %), hémorragie (4 %), insuffisance rénale aiguë (3 %), pneumonie (3 %), pyrexie (3 %), thrombose (3 %), syncope (2 %), thrombopénie (2 %) et infection des reins et des voies urinaires (2 %). Des effets indésirables mortels sont survenus chez 12 % des patients ayant reçu OJJAARA; le plus fréquent (survenu chez ≥ 2 % des patients) était l’infection virale (5 %).
Au total, 18 % des patients ont abandonné définitivement le traitement par OJJAARA en raison d’un effet indésirable au cours de la période de traitement à répartition aléatoire. Les effets indésirables ayant entraîné l’abandon définitif du traitement (≥ 2 % des cas) ont été les suivants : infection virale (2 %) et thrombopénie (2 %). Une diminution de la dose ou une interruption du traitement en raison d’un effet indésirable est survenue chez 34 % des patients. Les effets indésirables ayant nécessité une diminution de la dose et/ou une interruption du traitement (≥ 2 % des cas) comprenaient les suivants : thrombopénie (13 %), infection bactérienne (2 %), diarrhée (2 %) et neutropénie (2 %).
Chez les 130 patients traités par OJJAARA, les effets indésirables les plus courants (fréquence ≥ 20 %) au cours de la période de traitement à répartition aléatoire ont été la thrombopénie, la diarrhée, l’hémorragie et la fatigue (voir Tableau 3).
Tableau 3 – Effets indésirables observés chez ≥ 5 % des patients qui ont reçu OJJAARA au cours de la période de traitement à répartition aléatoire dans le cadre de l’étude MOMENTUM
| Effet indésirablea | OJJAARA n = 130 | Danazolb n = 65 | ||
Tous grades confondusc n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
| Thrombopénied | 36 (28) | 28 (22) | 11 (17) | 8 (12) |
| Diarrhée | 29 (22) | 0 (0) | 6 (9) | 1 (2) |
| Hémorragiee | 28 (22) | 3 (2) | 12 (18) | 5 (8) |
| Fatiguef | 27 (21) | 2 (2) | 13 (20) | 3 (5) |
| Nausées | 21 (16) | 3 (2) | 6 (9) | 2 (3) |
| Infection bactérienneg,s | 19 (15) | 11 (8) | 12 (18) | 5 (8) |
| Douleur abdominaleh | 17 (13) | 1 (1) | 12 (18) | 2 (3) |
| Infection viralei,s | 15 (12) | 7 (5) | 2 (3) | 0 (0) |
| Prurit | 14 (11) | 2 (2) | 7 (11) | 0 (0) |
| Augmentation des taux d’enzymes hépatiquesj | 13 (10) | 2 (2) | 6 (9) | 2 (3) |
| Pyrexiek | 13 (10) | 2 (2) | 5 (8) | 0 (0) |
| Touxl | 11 (8) | 0 (0) | 3 (5) | 0 (0) |
| Paresthésiem | 11 (8) | 1 (1) | 1 (2) | 0 (0) |
| Étourdissementsn | 10 (8) | 2 (2) | 1 (2) | 0 (0) |
| Vomissementso | 10 (8) | 1 (1) | 0 (0) | 0 (0) |
| Éruption cutanéep | 8 (6) | 0 (0) | 7 (11) | 0 (0) |
| Infection des reins et des voies urinairesq,s | 8 (6) | 3 (2) | 7 (11) | 3 (5) |
| Arythmier | 7 (5) | 1 (1) | 4 (6) | 1 (2) |
| Neutropénie | 7 (5) | 6 (5) | 2 (3) | 2 (3) |
a La fréquence de la plupart des effets indésirables présentés dans ce tableau sous forme de termes privilégiés comprend celle d’autres effets indésirables nommés en des termes privilégiés similaires. Ceux-ci sont précisés pour chaque terme.
b L’étude n’a pas été conçue pour évaluer des comparaisons significatives de la fréquence des effets indésirables entre les groupes de traitement.
c Gravité des effets indésirables établie à l’aide de la version 5 des CTCAE.
d La thrombopénie comprend la thrombopénie et la diminution de la numération plaquettaire. e L’hémorragie comprend la contusion osseuse, la contusion, l’ecchymose, l’épistaxis, l’extravasation sanguine, l’hémorragie gastro-intestinale, le saignement gingival, l’hématémèse, l’hématochésie, l’hématome, l’hématurie, l’hémopéritoine, la diathèse hémorragique, le méléna, l’hémorragie des varices œsophagiennes, le purpura, l’hémorragie rectale et l’hématome splénique.
f La fatigue comprend l’asthénie, la fatigue, la léthargie et le malaise.
g L’infection bactérienne comprend le sepsis biliaire, la cellulite (infection), la cholécystite, la cholécystite aiguë, la colite à Clostridium difficile, l’infection à Clostridium difficile, la cystite, l’orgelet, l’abcès articulaire, le sepsis à Listeria, la vestibulite nasale, l’éruption pustuleuse, l’abcès dentaire, l’infection des voies urinaires et l’infection des voies urinaires à entérocoques.
h La douleur abdominale comprend la gêne abdominale, la douleur abdominale et la douleur dans la partie supérieure de l’abdomen.
i L’infection virale comprend la COVID-19, la pneumonie à COVID-19, le zona et le papillome cutané. j L’augmentation des taux d’enzymes hépatiques comprend l’augmentation du taux d’alanine aminotransférase, l’augmentation du taux de bilirubine sanguine et l’hyperbilirubinémie.
k La pyrexie comprend la pyrexie et la neutropénie fébrile.
l La toux comprend la toux et la toux grasse.
m La paresthésie comprend la paresthésie et l’hypoesthésie.
n Les étourdissements comprennent les étourdissements, la présyncope et les vertiges.
o Les vomissements comprennent les vomissements et l’hématémèse.
p L’éruption cutanée comprend l’éruption cutanée, l’éruption pustuleuse, l’éruption maculopapuleuse, la dermatite scrotale, la dermatite, l’urticaire et l’acné.
q L’infection des reins et des voies urinaires comprend la cystite, l’infection des voies urinaires et l’infection des voies urinaires à entérocoques.
r L’arythmie comprend l’arythmie, l’arythmie sinusale, la fibrillation auriculaire, la tachycardie et les extrasystoles supraventriculaires.
s Exclut les infections opportunistes.
SIMPLIFY-1
Dans le cadre de l’essai SIMPLIFY-1, les patients, qui n’avaient jamais été traités au moyen d’un inhibiteur de JAK, ont été répartis au hasard (dans un rapport de 1:1) pour recevoir, à double insu, OJJAARA à 200 mg par voie orale 1 fois par jour (n = 215) ou le ruxolitinib à raison de 5 mg à 20 mg par voie orale 2 fois par jour (n = 217). Une fois la phase de traitement à double insu terminée, tous les patients étaient autorisés à recevoir OJJAARA au cours de la phase ouverte. L’innocuité d’OJJAARA a été évaluée dans la sous-population de patients atteints de MF qui présentaient une anémie (taux d’hémoglobine [Hb] < 10 g/dL) à l’admission à l’étude. Au total, 180 patients présentant une anémie ont été recrutés aux fins de l’étude SIMPLIFY-1 : 85 ont reçu OJJAARA et 95 ont reçu le ruxolitinib. Parmi les patients présentant une anémie qui ont reçu OJJAARA, 78 % ont été exposés pendant au moins 24 semaines et 61 %, pendant une période minimale de 48 semaines (voir 14 Études cliniques).
Des effets indésirables graves se sont produits chez 28 % des patients présentant une anémie qui ont reçu OJJAARA au cours de la période de traitement à répartition aléatoire dans le cadre de l’essai SIMPLIFY-1; les effets indésirables graves les plus courants (fréquence ≥ 2 %) comprenaient les suivants : infection bactérienne (7 %), pneumonie (6 %), insuffisance cardiaque (4 %), arythmie (2 %) et insuffisance respiratoire (2 %). Un effet indésirable mortel (infection bactérienne) est survenu chez un patient ayant reçu OJJAARA.
Au total, 19 % des patients présentant une anémie ont abandonné définitivement le traitement par OJJAARA en raison d’un effet indésirable au cours de la période de traitement à répartition aléatoire dans le cadre de l’essai SIMPLIFY-1. Les effets indésirables ayant entraîné l’abandon définitif du traitement par OJJAARA (≥ 2 % des cas) comprenaient l’infection bactérienne (2 %), les étourdissements (2 %), la fatigue (2 %), l’hypotension (2 %) et la thrombopénie (2 %). Il a été nécessaire de réduire la dose d’OJJAARA ou d’interrompre le traitement en raison d’un effet indésirable chez 21 % des patients. Les effets indésirables ayant nécessité une diminution de la dose et/ou une interruption du traitement (≥ 2 % des cas) ont été la thrombopénie (8 %), la pneumonie (4 %), l’infection bactérienne (2 %), la douleur abdominale (2 %), l’augmentation des taux d’enzymes hépatiques (2 %) et l’hypotension (2 %). Parmi les 85 patients présentant une anémie (Hb < 10 g/dL) traités par OJJAARA au cours de la période de traitement à répartition aléatoire dans le cadre de l’essai SIMPLIFY-1, les effets indésirables les plus courants (fréquence ≥ 20 %) étaient les suivants : étourdissements, fatigue, infection bactérienne, hémorragie, thrombopénie, diarrhée et nausées (voir Tableau 4).
Tableau 4 – Effets indésirables observés chez ≥ 5 % des patients qui ont reçu OJJAARA au cours de la période de traitement à répartition aléatoire dans le cadre de l’étude SIMPLIFY-1
| Effet indésirablea | OJJAARA n = 85 Taux d’Hb initial < 10 g/dL | Ruxolitinibb n = 95 Taux d’Hb initial < 10 g/dL | ||
Tous grades confondusc n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
| Étourdissementsd | 20 (24) | 1 (1) | 14 (15) | 2 (2) |
| Fatiguee | 19 (22) | 0 (0) | 24 (25) | 1 (1) |
| Infection bactériennef,r | 18 (21) | 7 (8) | 11 (12) | 2 (2) |
| Hémorragieg | 18 (21) | 1 (1) | 17 (18) | 2 (2) |
| Thrombopénie | 18 (21) | 9 (11) | 32 (34) | 6 (6) |
| Diarrhée | 17 (20) | 1 (1) | 19 (20) | 1 (1) |
| Nausées | 17 (20) | 0 (0) | 3 (3) | 1 (1) |
| Douleur abdominaleh | 15 (18) | 1 (1) | 13 (14) | 1 (1) |
| Touxi | 12 (14) | 0 (0) | 10 (11) | 0 (0) |
| Hypotension | 12 (14) | 2 (2) | 0 (0) | 0 (0) |
| Douleur aux extrémités | 10 (12) | 0 (0) | 5 (5) | 0 (0) |
| Pyrexiej | 10 (12) | 1 (1) | 10 (11) | 0 (0) |
| Éruption cutanéek | 10 (12) | 0 (0) | 3 (3) | 0 (0) |
| Infection des reins et des voies urinairesl,r | 10 (12) | 1 (1) | 4 (4) | 0 (0) |
| Neuropathie périphériquem | 10 (12) | 0 (0) | 5 (5) | 0 (0) |
| Augmentation des taux d’enzymes hépatiquesn | 9 (11) | 3 (4) | 9 (9) | 0 (0) |
| Céphalées | 9 (11) | 0 (0) | 15 (16) | 0 (0) |
| Œdème périphérique | 9 (11) | 0 (0) | 8 (8) | 0 (0) |
| Arythmieo | 7 (8) | 2 (2) | 2 (2) | 1 (1) |
| Paresthésie | 7 (8) | 0 (0) | 3 (3) | 0 (0) |
| Effet indésirablea | OJJAARA n = 85 Taux d’Hb initial < 10 g/dL | Ruxolitinibb n = 95 Taux d’Hb initial < 10 g/dL | ||
Tous grades confondusc n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
| Pneumoniep | 7 (8) | 7 (8) | 5 (5) | 3 (3) |
| Vomissements | 7 (8) | 0 (0) | 5 (5) | 0 (0) |
| Dorsalgie | 6 (7) | 1 (1) | 2 (2) | 0 (0) |
| Infection viraleq,r | 5 (6) | 0 (0) | 12 (13) | 2 (2) |
| Carence en vitamine B1 | 5 (6) | 0 (0) | 7 (7) | 0 (0) |
a La fréquence de la plupart des effets indésirables présentés dans ce tableau sous forme de termes privilégiés comprend celle d’autres effets indésirables nommés en des termes privilégiés similaires. Ceux-ci sont précisés pour chaque terme.
b L’étude SIMPLIFY-1 n’a pas été conçue pour évaluer des comparaisons significatives de la fréquence des effets indésirables entre les groupes de traitement.
c Gravité des effets indésirables établie à l’aide de la version 4.03 des CTCAE.
d Les étourdissements comprennent les troubles de l’équilibre, les étourdissements, la présyncope et les vertiges. e La fatigue comprend l’asthénie, la fatigue, la léthargie et le malaise.
f L’infection bactérienne comprend l’abcès anal, la cellulite (infection), la cystite, le sepsis à Escherichia, la parodontite, la pneumonie bactérienne, l’abcès scrotal, le sepsis, l’infection cutanée et l’infection des voies urinaires.
g L’hémorragie comprend la contusion, l’ecchymose, l’épistaxis, l’hématome, l’hémoptysie, l’hémorragie hémorroïdale, les pétéchies, l’hémorragie rectale et l’hémorragie rétinienne.
h La douleur abdominale comprend la gêne abdominale, la douleur abdominale et la douleur dans la partie supérieure de l’abdomen.
i La toux comprend la toux, l’hémoptysie et la toux grasse.
j La pyrexie comprend la neutropénie fébrile et la pyrexie.
k L’éruption cutanée comprend les vésicules, la dermatite de contact, l’éruption cutanée, l’éruption maculaire et l’éruption maculopapuleuse.
l L’infection des reins et des voies urinaires comprend la cystite et l’infection des voies urinaires. m La neuropathie périphérique comprend la neuropathie sensorielle périphérique, la neuropathie motrice périphérique, la neuropathie périphérique, la neuropathie sensitivomotrice périphérique, la névralgie et la polyneuropathie.
n L’augmentation des taux d’enzymes hépatiques comprend l’augmentation du taux d’alanine aminotransférase, l’augmentation des taux de transaminases et l’augmentation du taux d’aspartate aminotransférase.
o L’arythmie comprend la fibrillation auriculaire, les extrasystoles et la tachycardie supraventriculaire. p La pneumonie comprend la pneumonie, la pneumonie d’aspiration et la pneumonie bactérienne. q L’infection virale comprend le zona génital, le zona, la grippe et l’herpès buccal.
r Exclut les infections opportunistes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables d’importance clinique survenus chez < 5 % des patients présentant une anémie dans les études MOMENTUM et SIMPLIFY-1 comprennent les suivants :
Affections oculaires : vision trouble (3,3 %).
Infections et infestations : infection fongique [exclut les infections opportunistes] (2,8 %).
Affections musculo-squelettiques et du tissu conjonctif : arthralgie (4,7 %).
Affections du système nerveux : neuropathie périphérique, neuropathie périphérique, neuropathie sensorielle périphérique, polyneuropathie* (3,8 %), syncope (2,8 %).
Affections vasculaires : bouffées vasomotrices (2,8 %).
* Dans l’étude MOMENTUM seulement.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Tableau 5 – Apparition ou accentuation d’anomalies dans les résultats d’épreuves de laboratoire, des valeurs initiales aux pires valeurs ultérieures, signalées chez les patients présentant un taux d’hémoglobine < 10 g/dL au cours de la période de traitement à répartition aléatoire de 24 semaines des études MOMENTUM et SIMPLIFY-1
Paramètre de laboratoire | MOMENTUM | SIMPLIFY-1 | ||||||
| OJJAARA (N = 130) | Danazol (N = 65) | OJJAARA (N = 85) | Ruxolitinib (N = 95) | |||||
Tous grades confond us | Grade 3/4 | Tous grades confond us | Grade 3/ 4 | Tous grades confond us | Grade 3/ 4 | Tous grades confond us | Grade 3/ 4 | |
| n (%) | ||||||||
| Hématologie | ||||||||
Hémoglobine
| 15 (11,5) | 13 (10,0) | 10 (5,4) | 10 (15,4) | 13 (15,3) | 13 (15,3) | 44 (46,3) | 44 (46,3) |
Lymphocytes
| 42 (32,3) | 14 (10,8) | 33 (50,8) | 21 (32,3) | 18 (21,2) | 6 (7,1) | 25 (26,3) | 10 (10,5) |
| Leucocytes – diminution | 18 (13,8) | 6 (4,6) | 9 (13,8) | 4 (6,2) | 21 (24,7) | 4 (4,7) | 31 (32,6) | 10 (10,5) |
| Plaquettes – diminution | 62 (47,7) | 29 (22,3) | 15 (23,1) | 9 (13,8) | 34 (40,0) | 11 (12,9) | 50 (52,6) | 7 (7,4) |
Neutrophiles
| 29 (22,3) | 13 (10,0) | 9 (13,8) | 4 (6,2) | 20 (23,5) | 3 (3,5) | 28 (29,5) | 6 (6,3) |
| Fonction hépatique | ||||||||
AST – augmentatio n | 24 (18,5) | 0 | 23 (35,4) | 0 | 24 (28,2) | 0 | 28 (29,5) | 0 |
ALT – augmentatio n | 19 (14,6) | 1 (0,8) | 13 (20,0) | 1 (1,5) | 24 (28,2) | 1 (1,2) | 30 (31,6) | 0 |
GGT – augmentatio n | 20 (15,4) | 1 (0,8) | 12 (18,5) | 1 (1,5) | 26 (30,6) | 3 (3,5) | 24 (25,3) | 2 (2,1) |
| Biochimie | ||||||||
| Créatinine – augmentatio n | 47 (36,2) | 1 (0,8) | 33 (50,8) | 1 (1,5) | 21 (24,7) | 0 | 9 (9,5) | 1 (1,1) |
Paramètre de laboratoire | MOMENTUM | SIMPLIFY-1 | ||||||
| OJJAARA (N = 130) | Danazol (N = 65) | OJJAARA (N = 85) | Ruxolitinib (N = 95) | |||||
Tous grades confond us | Grade 3/4 | Tous grades confond us | Grade 3/ 4 | Tous grades confond us | Grade 3/ 4 | Tous grades confond us | Grade 3/ 4 | |
| n (%) | ||||||||
| Calcium – diminution | 18 (13,8) | 0 | 25 (38,5) | 1 (1,5) | 4 (4,7) | 1 (1,2) | 7 (7,4) | 0 |
8.5 Effets indésirables observés après la commercialisation
Comme ces effets ont été signalés après l’homologation d’OJJAARA dans une population dont on ne connaît pas la taille, il n’est pas possible d’estimer leur fréquence.
Affections du système immunitaire : hypersensibilité.
Affections de la peau et du tissu sous-cutané : éruption cutanée et nécrolyse épidermique toxique (NET), y compris des cas nécessitant une hospitalisation, érythème polymorphe.
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
Au moment de l’approbation, aucune interaction médicamenteuse grave n’avait été établie.
9.2 Aperçu des interactions médicamenteuses
Le momélotinib est métabolisé in vitro par de nombreuses enzymes du cytochrome (CYP) P450, ce processus étant principalement assuré par le CYP3A4 et, dans une moindre mesure, par le CYP2C8, le CYP2C9, le CYP2C19 et le CYP1A2.
L’administration concomitante d’OJJAARA et d’un inducteur puissant du CYP3A4 peut diminuer les concentrations plasmatiques du momélotinib, de sorte qu’OJJAARA risque d’être moins efficace.
L’administration concomitante d’OJJAARA et d’un inhibiteur des polypeptides transporteurs d’anions organiques 1B1/1B3 (OATP1B1/1B3) peut augmenter les concentrations plasmatiques du momélotinib, ce qui peut être associé à une augmentation du risque d’effets indésirables liés à OJJAARA.
Le momélotinib est un inhibiteur de la protéine de résistance du cancer du sein (BCRP) et peut augmenter l’exposition aux médicaments qui sont des substrats sensibles de la BCRP.
9.3 Interactions médicament-comportement
Au moment de l’approbation, les interactions médicament-comportement n’avaient pas été établies.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (celles qui ont été identifiées comme étant contre-indiquées).
Tableau 6 – Interactions médicament-médicament établies ou potentielles
[Nom propre/nom usuel] | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| Effet d’autres médicaments sur OJJAARA | |||||
Inducteurs puissants du CYP3A4 (p. ex., la carbamazépine, le phénobarbital, la phénytoïne et le millepertuis [Hypericum perforatum]) | EC | L’administration concomitante de doses multiples de rifampicine (un inducteur puissant du CYP3A4; dose de 600 mg une fois par jour) après une dose unique de 200 mg de momélotinib a diminué la Cmax du momélotinib de 29,4 % et son ASCinf de 46,1 % par rapport à une dose unique de 200 mg de momélotinib en association avec une dose unique de rifampicine. | L’administration concomitante d’OJJAARA et d’inducteurs puissants du CYP3A4 peut diminuer l’exposition au momélotinib, de sorte qu’il risque d’être moins efficace. Une surveillance accrue est recommandée lorsque le momélotinib est utilisé de manière concomitante avec des inducteurs puissants du CYP3A4. | ||
| Inhibiteurs des OATP (p. ex., la cyclosporine) | EC | L’administration concomitante d’une dose unique de rifampicine (un inhibiteur des OATP1B1/1B3; dose de 600 mg) et d’une dose unique de 200 mg de momélotinib a augmenté la Cmax du momélotinib de 40,4 % et son ASCinf de 57,1 % par rapport à une dose unique de 200 mg de momélotinib. | L’utilisation concomitante d’OJJAARA et d’inhibiteurs des OATP1B1/1B3 peut augmenter l’exposition au momélotinib, ce qui peut accroître le risque d’effets indésirables. Une surveillance accrue est conseillée en cas d’utilisation concomitante de momélotinib et d’inhibiteurs des OATP1B1/1B3. Des ajustements posologiques d’OJJAARA doivent être envisagés, en fonction des effets indésirables. | ||
[Nom propre/nom usuel] | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| Effet d’OJJAARA sur d’autres médicaments | |||||
| Substrats de la BCRP (p. ex., la rosuvastatine et la sulfasalazine) | EC | L’administration concomitante d’une dose unique de rosuvastatine (un substrat de la BCRP; dose de 10 mg) et de doses multiples de 200 mg de momélotinib a augmenté la Cmax et l’ASCinf de la rosuvastatine par un facteur de 3,2 et un facteur de 2,7, respectivement. Les paramètres Tmax et t1/2 de la rosuvastatine sont demeurés inchangés. | L’utilisation concomitante d’OJJAARA et de substrats de la BCRP peut augmenter l’exposition aux substrats de la BCRP, ce qui peut augmenter le risque d’effets indésirables associés à ces médicaments. Il faut surveiller les patients pour déceler les effets indésirables associés à l’administration concomitante de substrats sensibles de la BCRP. Des ajustements posologiques des substrats de la BCRP doivent être envisagés, en fonction des effets indésirables. Dans la mesure du possible, il convient d’envisager l’utilisation d’un autre médicament que le substrat de la BCRP. | ||
| Contraceptifs hormonaux | T | Des doses multiples de momélotinib n’ont eu aucune incidence sur l’exposition au midazolam, un substrat sensible du CYP3A. Toutefois, on ne peut complètement écarter le risque d’induction d’autres enzymes que le CYP3A4 qui sont régulées par le récepteur du pregnane X (PXR), ce qui pourrait avoir pour effet de réduire l’efficacité de contraceptifs hormonaux s’ils sont administrés en concomitance avec le momélotinib. | Les femmes utilisant des contraceptifs hormonaux doivent également utiliser une méthode de barrière pendant le traitement et pendant au moins une semaine après la prise de la dernière dose d’OJJAARA. | ||
Légende : É = étude de cas; EC = essai clinique; T = théorique Agents réducteurs de l’acide gastrique
Chez des volontaires en bonne santé, l’administration concomitante d’une dose unique de 200 mg de momélotinib et de 20 mg d’oméprazole à jeun, après l’administration répétée de 20 mg d’oméprazole une fois par jour pendant 5 jours, a diminué l’ASCinf d’environ 33 % et la Cmax de 36 % par rapport à l’administration de momélotinib seul. Ces variations de l’exposition n’étaient pas significatives sur le plan clinique.
9.5 Interactions médicament-aliment
Chez des volontaires en bonne santé, la prise de repas à teneur faible et élevée en matières grasses a eu pour effet d’augmenter de 38 % et de 28 % la Cmax du momélotinib, respectivement, et d’augmenter de 16 % et de 28 % son ASCinf, respectivement, par rapport à celles observées chez des sujets à jeun. Le Tmax a été retardé d’environ 1,5 heure à 2,0 heures. Ces variations de l’exposition n’étaient pas significatives sur le plan clinique.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le momélotinib et son principal métabolite circulant chez l’humain, le M21, sont des inhibiteurs des Janus kinases 1 et 2 (JAK1/JAK2) de type sauvage et des JAK2 à mutation V617F. Ces enzymes interviennent dans la signalisation de certaines cytokines et de certains facteurs de croissance qui jouent un rôle important dans l’hématopoïèse et la fonction immunitaire. La signalisation assurée par les JAK1 et JAK2 repose sur le recrutement et l’activation de protéines de transcription appelées STAT (signal transducer and activator of transcription), lesquelles régulent la transcription des gènes ayant une incidence sur l’inflammation, l’hématopoïèse et la régulation immunitaire. La myélofibrose est un néoplasme myéloprolifératif associé à une activation constitutive des protéines JAK ainsi qu’à une perturbation des voies de signalisation de ces dernières, qui favorise une inflammation marquée et une hyperactivation du récepteur de l’activine A de type 1 (ACVR1), également connu sous le nom d’activin receptor-like kinase 2 (ALK2). En outre, le momélotinib et le M21 inhibent ACVR1, ce qui entraîne une régulation à la baisse encore plus marquée de l’expression de l’hepcidine hépatique, donnant ainsi lieu à une augmentation de la disponibilité du fer et de la production d’érythrocytes. Le momélotinib et le M21 pourraient inhiber d’autres kinases, notamment d’autres membres de la famille JAK, la kinase inhibitrice du gène activateur du polypeptide κ dans les cellules BI (IKK) et la kinase associée au récepteur de l’interleukine-1 (IRAK1).
10.2 Pharmacodynamie
Le momélotinib inhibe la phosphorylation de la STAT3 induite par les cytokines dans le sang total des patients atteints de myélofibrose. L’inhibition de la phosphorylation de la STAT3 a culminé 2 heures après l’administration du momélotinib et a persisté pendant au moins 6 heures. Une réduction marquée et soutenue de l’hepcidine circulante a été observée pendant toute la durée de l’étude de 24 semaines, associée à une augmentation du taux de fer et de l’hémoglobine, après l’administration de momélotinib à des patients atteints de myélofibrose (voir 10 Pharmacologie clinique).
Effets cardiovasculaires
À une dose quatre fois supérieure à la dose initiale la plus élevée recommandée de 200 mg, le momélotinib n’a pas prolongé l’intervalle QT de façon pertinente sur le plan clinique.
10.3 Pharmacocinétique
Tableau 7 – Résumé des paramètres pharmacocinétiques d’OJJAARA à l’état d’équilibre chez des patients atteints de myélofibrose après l’administration d’une dose de 200 mg de momélotinib
| Cmax (% de CV) | Tmax (h)1 | t½ (h)2 | ASCtau (% de CV) | |||||||||||
| Moyenne | 479 ng/mL (61 %) | 1,8 | 4,5 à 7,4 | 3 288 ng•h/mL (60 %) | ||||||||||
| % de CV = coefficient de variation. | ||||||||||||||
| 1 Le Tmax est exprimé sous forme de valeur médiane; 2 La t1/2 est exprimée sous forme de valeurs extrêmes. | ||||||||||||||
Absorption
Le momélotinib administré par voie orale est rapidement absorbé, sa concentration plasmatique maximale (Cmax) étant atteinte environ 3 heures suivant la prise. L’exposition au momélotinib (c.-à-d. la Cmax et l’ASC) augmente de façon proportionnelle à la dose à des doses allant de 100 mg à 300 mg (soit de 0,5 à 1,5 fois la dose maximale recommandée), mais l’augmentation est moindre que si elle était proportionnelle à la dose à des doses allant de 400 mg à 800 mg (soit de 2 à 4 fois la dose maximale recommandée). Chez les patients atteints de myélofibrose qui reçoivent 200 mg de momélotinib 1 fois par jour à l’état d’équilibre, la Cmax moyenne (% de CV) du médicament est de 479 ng/mL (61 %) et son ASC, de 3 288 ng•h/mL (60 %).
Effet des aliments
Chez des volontaires en bonne santé, la prise de repas à teneur faible et élevée en matières grasses a eu pour effet d’augmenter de 38 % et de 28 % la Cmax du momélotinib, respectivement, et d’augmenter de 16 % et de 28 % son ASC, respectivement, par rapport aux valeurs observées chez des sujets à jeun. Le Tmax a été retardé d’environ 1,5 heure à 2,0 heures. Ces variations de l’exposition n’étaient pas significatives sur le plan clinique.
Distribution
Le momélotinib se lie aux protéines plasmatiques humaines dans une proportion de 91 % environ. Le volume de distribution apparent moyen du momélotinib à l’état d’équilibre était de 984 L chez les patients atteints de myélofibrose recevant 200 mg de momélotinib 1 fois par jour, ce qui semble indiquer une distribution tissulaire importante.
Métabolisme
Le momélotinib est métabolisé par plusieurs isoenzymes du cytochrome P450 (CYP), notamment CYP3A4 (36 %), CYP2C8 (19 %), CYP2C19 (19 %), CYP2C9 (17 %) et CYP1A2 (9 %). Le M21, un métabolite actif du momélotinib chez l’humain, possède environ 40 % de l’activité pharmacologique de la molécule mère. Le M21 est d’abord formé par le CYP, puis par l’aldéhyde oxydase au cours de la biotransformation du momélotinib. Le rapport moyen entre le M21 et le momélotinib pour ce qui est de l’ASC était compris entre 1,4 et 2,1.
Élimination
Après l’administration d’une dose de 200 mg de momélotinib par voie orale, la demi-vie terminale (t½) moyenne du médicament était d’environ 4 à 8 heures; la demi-vie du M21 était comparable. La clairance totale apparente (CL/F) du momélotinib était de 103 L/h chez les patients atteints de myélofibrose.
Le momélotinib est principalement éliminé par biotransformation, puis excrété dans les fèces. Après l’administration d’une dose unique de momélotinib marqué au carbone 14 par voie orale à des hommes en bonne santé, 69 % de la substance radioactive a été excrétée dans les fèces (13 % de la dose sous forme inchangée) et 28 % dans les urines (< 1 % de la dose sous forme inchangée). Environ 12 % de la dose administrée a été excrétée dans les urines sous forme de M21.
Populations et états pathologiques particuliers
- Enfants et adolescents : Les paramètres pharmacocinétiques du momélotinib n’ont pas été évalués chez les enfants et les adolescents âgés de moins de 18 ans.
- Personnes âgées : L’âge (patients de 28 à 92 ans) n’a eu aucun effet d’importance clinique sur les paramètres pharmacocinétiques du momélotinib. Par conséquent, aucun ajustement de la posologie d’OJJAARA n’est recommandé en fonction de l’âge chez les patients âgés.
- Sexe : D’après une analyse pharmacocinétique de population, le sexe n’a pas d’effet d’importance clinique sur les paramètres pharmacocinétiques du momélotinib.
- Grossesse ou allaitement : Il n’existe aucune étude rigoureusement menée et contrôlée sur l’utilisation d’OJJAARA chez la femme enceinte. On ignore si OJJAARA est excrété dans le lait maternel humain (voir 7.1.1 Grossesse et 7.1.2 Allaitement).
- Origine ethnique : D’après une analyse pharmacocinétique populationnelle, l’origine ethnique n’a pas d’effet d’importance clinique sur les paramètres pharmacocinétiques du momélotinib.
- Insuffisance hépatique : L’ASC du momélotinib a augmenté respectivement de 8 % et de 97 % chez les sujets atteints d’insuffisance hépatique modérée (score de Child-Pugh-Turcotte de 7 à 9, classe B) et sévère (score de Child-Pugh-Turcotte de 10 à 15, classe C), comparativement aux sujets ayant une fonction hépatique normale. Un ajustement posologique est recommandé chez les patients atteints d’insuffisance hépatique sévère (voir 4.2 Posologie recommandée et ajustement posologique).
- Insuffisance rénale : L’ASC du momélotinib a diminué de 13 % chez les sujets atteints d’insuffisance rénale modérée (débit de filtration glomérulaire estimé [DFGe] de 30 à 59 mL/min/1,73 m2) et de 16 % chez ceux atteints d’insuffisance rénale sévère (DFGe de 15 à 29 mL/min/1,73 m2) par rapport aux sujets ayant une fonction rénale normale (DFGe ≥ 90 mL/min/1,73 m2). L’ASC du M21, le métabolite actif, a augmenté de 20 % et de 41 % respectivement chez les sujets atteints d’insuffisance rénale modérée ou sévère, comparativement aux sujets dont la fonction rénale est normale. Il n’existe aucune donnée concernant les patients atteints d’insuffisance rénale au stade terminal (IRST) dialysés.
- Obésité : D’après une analyse pharmacocinétique de population, le poids corporel n’a pas d’effet d’importance clinique sur les paramètres pharmacocinétiques du momélotinib.
11 Conservation, stabilité et mise au rebut
Le produit doit être conservé dans le flacon d’origine, entre 15 et 30 °C, pour le protéger de l’humidité. Ne pas enlever le sachet de dessiccatif du flacon.
Garder ce médicament hors de la portée et de la vue des enfants.
12 Instructions particulières de manipulation du produit
Il n’y a pas d’exigences particulières pour l’utilisation ou la manipulation de ce produit.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : chlorhydrate de momélotinib
Nom chimique : dichlorhydrate de N-(cyanométhyl)-4-(2-{[4-(morpholin-4-yl)phényl]amino}pyrimidin-4-yl)benzamide monohydraté
Formule moléculaire et masse moléculaire : C23H22N6O2●2HCl●H2O; poids moléculaire de 505,40.
Formule développée :
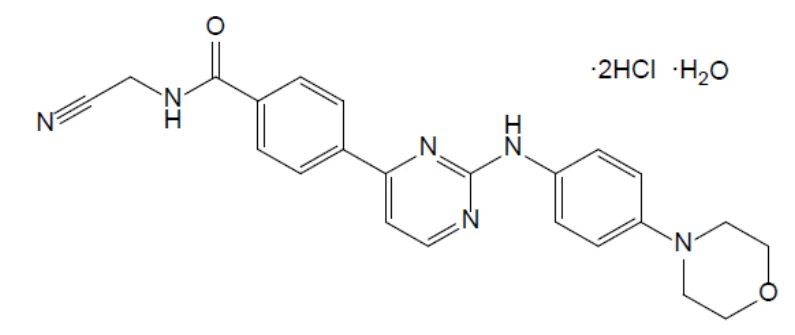
Propriétés physicochimiques : Le dichlorhydrate de momélotinib monohydraté se présente sous la forme d’un solide jaune pâle à brun ou brun rougeâtre et est légèrement soluble dans l’eau et insoluble dans un tampon aqueux à un pH allant de 2,1 à 9. La formule moléculaire du momélotinib sous forme de base libre est C23H22N6O2 et son poids moléculaire est de 414,47.
14 Études cliniques
14.1 Études cliniques par indication
L’efficacité d’OJJAARA dans le traitement des patients atteints de myélofibrose (MF), y compris les cas de myélofibrose primitive (MFP), de myélofibrose secondaire à une polyglobulie de Vaquez (MF post-PV) ou de myélofibrose secondaire à une thrombocytémie essentielle (MF post-TE), a été établie dans l’essai MOMENTUM et dans une sous-population d’adultes présentant une anémie dans le cadre de l’essai SIMPLIFY-1. Tous les patients ont d’abord reçu une dose d’OJJAARA de 200 mg 1 fois par jour.
MOMENTUM (patients qui ont déjà été traités au moyen d’un inhibiteur de JAK)
Tableau 8 – MOMENTUM : Résumé de la méthodologie de l’étude et des données démographiques des patients
| No de l’essai | Plan de l’essai | Posologie, | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| voie | |||||||
| d’administrati | |||||||
| on et durée | |||||||
| MOMENTUM (NCT04173494) | Étude de phase III à double insu, à répartition aléatoire (dans un rapport de 2:1) et avec comparateur actif | OJJAARA 200 mg par voie orale 1 fois par jour pendant 24 semaines Danazol 300 mg par voie orale 2 fois par jour pendant 24 semaines | OJJAARA : 130 Danazol : 65 | OJJAARA 69,9 ans (min.-max. : 38-86 ans) Danazol 71,5 ans (min.-max. : 54-86 ans) | OJJAARA Hommes : 60,8 % Femmes : 39,2 % Danazol Hommes : 67,7 % Femmes : 32,3 % | ||
MOMENTUM : Méthodologie de l’étude et caractéristiques initiales des patients
MOMENTUM était un essai de phase III à double insu, à répartition aléatoire (dans un rapport de 2:1) et avec comparateur actif mené auprès de 195 adultes symptomatiques atteints de MF et présentant une anémie qui avaient déjà été traités au moyen d’un inhibiteur de JAK approuvé.
Au début de l’étude, les patients admissibles devaient présenter une hypertrophie de la rate, un score total des symptômes (STS) établi au moyen du Myelofibrosis Symptom Assessment Form (MFSAF) ≥ 10 points, un taux d’hémoglobine (Hb) < 10 g/dL ainsi qu’une numération plaquettaire minimale de 25 × 109/L. Les sujets atteints d’une infection active non maîtrisée ont été exclus de l’étude.
Les patients ont reçu 200 mg d’OJJAARA 1 fois par jour ou 300 mg de danazol 2 fois par jour par voie orale pendant 24 semaines, avant de passer à la période sans insu de traitement par OJJAARA. La répartition aléatoire a été stratifiée en fonction du score initial total des symptômes obtenu au moyen du MFSAF v4.0 (< 22 vs ≥ 22), de la longueur initiale de la rate palpable sous le rebord costal gauche (< 12 vs ≥ 12 cm) et du nombre initial d’unités de globules rouges ou d’unités de sang total transfusées pendant la période de 8 semaines avant la répartition aléatoire (0, 1 à 4, ≥ 5 unités).
Les co-paramètres d’efficacité principaux étaient la proportion de sujets ayant obtenu une réduction ≥ 50 % du STS selon le MFSAF v4.0 entre le début de l’étude et la semaine 24 et la proportion de patients présentant une indépendance transfusionnelle à la semaine 24. Le plus important paramètre d’évaluation secondaire était la proportion de sujets ayant obtenu une réduction ≥ 25 % du volume de la rate entre le début de l’étude et la semaine 24, mesuré par imagerie par résonance magnétique (IRM) ou tomodensitométrie (TDM). Les autres paramètres évalués comprenaient l’indépendance transfusionnelle, le pourcentage de patients n’ayant subi aucune transfusion et la variation du STS selon le MFSAF v4.0 par rapport à la valeur initiale.
Les symptômes de la myélofibrose ont été mesurés au moyen de la version 4.0 du MFSAF. Le carnet du patient du MFSAF v4.0, rempli tout au long de la période de traitement à répartition aléatoire, a permis de consigner les principaux symptômes de la MF : fatigue, sueurs nocturnes, prurit, gêne abdominale, douleur sous-costale gauche, satiété précoce et ostéalgie. L’addition des scores des symptômes pour chaque élément, établis à l’aide d’une échelle allant de 0 (douleur absente) à 10 (pire douleur imaginable), a permis de créer un score total quotidien des symptômes (score maximum de 70). Au départ, le score total moyen des symptômes obtenu au moyen du MFSAF v4.0 (STS selon le MFSAF v4.0) était de 28 dans le groupe OJJAARA et de 26 dans le groupe danazol.
Dans l’ensemble, les patients recrutés avaient déjà reçu un traitement par un inhibiteur de JAK pendant une durée médiane de 99 semaines. L’âge médian était de 71 ans (min.-max. : 38-86 ans) et 79 % des sujets étaient âgés de 65 ans et plus. La plupart des patients étaient de race blanche (81 %) et 63 % étaient des hommes. En tout, 64 % des patients présentaient une MFP, 19 %, une MF post-PV et 17 %, une MF post-TE. Au total, 5 % des patients présentaient une maladie à risque intermédiaire 1, 57 %, une maladie à risque intermédiaire 2 et 35 %, une maladie à risque élevé, selon la définition du Dynamic International Prognostic Scoring System (DIPSS) ou de l’International Prognostic Scoring System (IPSS) pour la MF. Dans les 8 semaines précédant le traitement, 79 % des patients avaient reçu des transfusions de globules rouges. Au départ, dans les groupes OJJAARA et danazol, 13 % et 15 % des patients, respectivement, étaient indépendants des transfusions (c’est-à-dire qu’ils n’avaient reçu aucune transfusion de globules rouges au cours des 12 semaines précédant la première dose et que leur taux d’Hb était ≥ 8 g/dL). Le taux d’Hb médian était de 8 g/dL et la numération plaquettaire médiane, de 96 × 109/L (min.-max. : 24 × 109-733 × 109/L) au début de l’étude. La longueur médiane initiale de la rate palpable était de 11,0 cm sous le rebord costal gauche; le volume splénique médian initial, mesuré au centre de la rate par IRM ou TDM, était de 2 105 cm3 (min.-max. : 610-9 717 cm3).
Résultats de l’étude MOMENTUM
Les résultats d’efficacité sont résumés dans le Tableau 9.
Tableau 9 – Pourcentage de patients ayant obtenu une réduction du score des symptômes, une indépendance transfusionnelle et une réduction du volume splénique à la semaine 24 dans l’étude MOMENTUM
| OJJAARA n = 130 | Danazol n = 65 | Valeur p | |
| n (%) | n (%) | ||
Nombre de patients ayant obtenu une réduction du STS selon le MFSAF v4.0 égale ou supérieure à 50 % Différence entre les traitementsa (IC à 95 %) | 32 (25) | 6 (9) | 0,0095 |
| 16 % (6; 26) | |||
| Nombre de patients ayant obtenu une indépendance transfusionnelleb Écart de non-inférioritéc (IC à 95 %) | 39 (30) | 13 (20) | 0,0116 |
| 14 % (2; 25) | |||
Nombre de patients ayant obtenu une réduction du volume splénique égale ou supérieure à 25 % Différence entre les traitements (IC à 95 %) | 51 (39) | 4 (6) | < 0,0001 |
| 33 % (23; 44) | |||
Nombre de patients n’ayant subi aucune transfusiond Différence entre les traitements (IC à 95 %) | 46 (35) | 11 (17) | 0,0012 |
| 17 % (8; 26) | |||
IC : intervalle de confiance
a Supériorité fondée sur un test stratifié de Cochran-Mantel-Haenszel.
b Définie comme l’absence de transfusion et l’obtention de taux d’Hb ≥ 8 g/dL au cours des 12 semaines précédant la semaine 24.
c Écart de non-infériorité entre le taux de réponse au traitement par OJJAARA et 80 % du taux de réponse au traitement par le danazol; valeur p unilatérale.
d Pourcentage de patients n’ayant reçu aucune unité de globules rouges ou de sang total transfusée pendant la période de traitement de 24 semaines.
À la semaine 24, un pourcentage significativement plus élevé des patients traités par OJJAARA ont obtenu une réduction du STS selon le MFSAF v4.0 égale ou supérieure à 50 % par rapport aux valeurs initiales (paramètres d’évaluation principaux) et une réduction du volume splénique égale ou supérieure à 25 % par rapport aux valeurs initiales (taux de réponse splénique, paramètre d’évaluation secondaire), comparativement aux patients traités par le danazol. À la semaine 24, un pourcentage numériquement plus élevé des patients traités par OJJAARA (30 %) ont obtenu une indépendance transfusionnelle par rapport aux patients traités par le danazol (20 %).
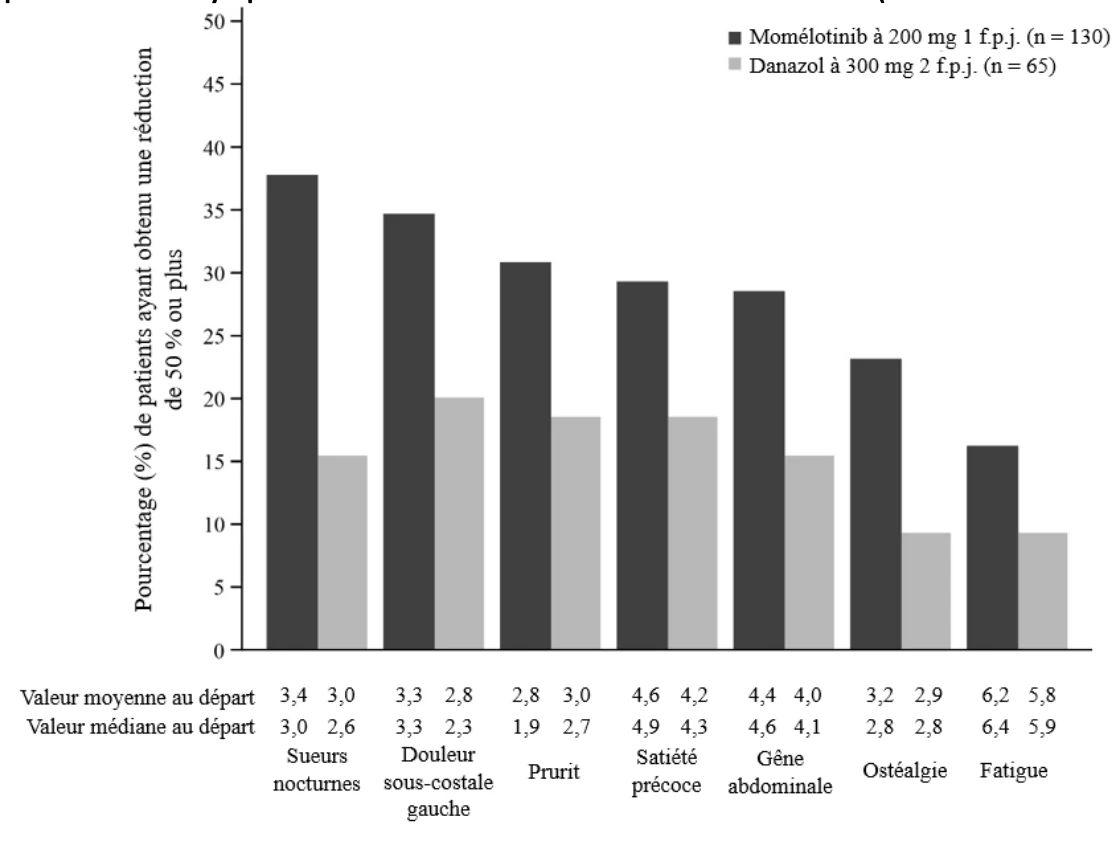
La Figure 1 montre le pourcentage de patients traités par OJJAARA et le danazol ayant obtenu une réduction de 50 % ou plus des scores particuliers pour chaque symptôme par rapport aux valeurs initiales (selon le MFSAF v4.0).
Figure 1 – Pourcentage de patients ayant obtenu une réduction de 50 % ou plus des scores particuliers des symptômes à la semaine 24a dans l’étude MOMENTUM (selon le MFSAF v4.0)
f.p.j. = fois par jour
a Trente-six (27,7 %) sujets sous OJJAARA et 27 (41,5 %) sujets sous danazol ont cessé le traitement avant la semaine 24.
Comme l’indiquent les scores aux sous-échelles de la fatigue du questionnaire EORTC-QLQ-C30, version 3.0, une amélioration a été observée pour ce qui est de la fatigue liée au cancer chez les patients traités par OJJAARA par rapport aux patients traités par le danazol. À la semaine 24, la variation moyenne par rapport aux valeurs initiales quant à la fatigue liée au cancer se traduisait par une réduction de 14,2 points pour le groupe OJJAARA contre 3,8 points pour le groupe danazol. À la semaine 48, chez la plupart des patients traités par OJJAARA qui avaient obtenu une réduction de 50 % ou plus du STS (selon le MFSAF) entre le début de l’étude et la semaine 24, la réduction du STS s’était maintenue. Chez la plupart des patients traités par OJJAARA qui avaient obtenu une indépendance transfusionnelle à la semaine 24, l’indépendance transfusionnelle s’était maintenue à la semaine 48.
SIMPLIFY-1 (patients qui n’ont jamais reçu d’inhibiteur de JAK)
SIMPLIFY-1 : Résumé de la méthodologie de l’étude et des données démographiques des patients.
Tableau 10 – SIMPLIFY-1 : Résumé de la méthodologie de l’étude et des données démographiques des patients
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
SIMPLIFY-1 (NCT01969838) | Étude de phase III à double insu, à répartition aléatoire (dans un rapport de 1:1) et avec comparateur actif | OJJAARA 200 mg par voie orale 1 fois par jour pendant 24 semaines Ruxolitinib dose ajustée par voie orale 2 fois par jour pendant 24 semaines | OJJAARA : 215 (Hb < 10 g/dL : 86) Ruxolitinib : 217 (Hb < 10 g/dL : 95) | OJJAARA 65,0 ans (min.- max. : 28-85 ans) Ruxolitinib 64,4 ans (min.- max. : 25-86 ans) | OJJAARA Hommes : 57,7 % Femmes : 42,3 % Ruxolitinib Hommes : 55,3 % Femmes : 44,7 % | ||
SIMPLIFY-1 : Méthodologie de l’étude et caractéristiques initiales des patients
SIMPLIFY-1 était une étude à double insu, à répartition aléatoire avec comparateur actif menée auprès de 432 patients atteints de MF qui n’avaient jamais été traités au moyen d’un inhibiteur de JAK. Au début de l’étude, les patients admissibles devaient présenter une hypertrophie de la rate, une numération plaquettaire minimale de 50 × 109/L et des évaluations de laboratoire acceptables 2 semaines avant l’administration de la première dose du médicament à l’étude. Les patients atteints d’une infection active non maîtrisée et ceux ayant déjà été traités par des inhibiteurs de JAK ont été exclus de l’étude. Les patients ont reçu 200 mg d’OJJAARA 1 fois par jour ou une dose ajustée de ruxolitinib 2 fois par jour pendant 24 semaines. Au terme de ces 24 semaines, les patients pouvaient passer à la période sans insu de traitement par OJJAARA (sans diminution progressive de l’inhibiteur de JAK reçu pendant la période de traitement à répartition aléatoire). Des analyses a posteriori ont été menées dans un sous-groupe de 181 patients présentant une anémie (Hb < 10 g/dL). Les caractéristiques initiales et les résultats d’efficacité sont fournis pour ce sous-groupe de patients.
Dans l’ensemble de la population, le paramètre d’efficacité principal était le pourcentage de patients ayant obtenu une réduction du volume splénique (réduction de 35 % ou plus) à la semaine 24. Quant aux paramètres d’évaluation secondaires, ils comprenaient l’amélioration du STS (selon la version modifiée du Myeloproliferative Neoplasm Symptom Assessment Form [MPN-SAF]) à la semaine 24 (définie comme le pourcentage de patients ayant obtenu une réduction d’au moins 50 % du STS entre le début de l’étude et la semaine 24) et l’indépendance transfusionnelle à la semaine 24 (définie comme l’atteinte d’une indépendance aux transfusions et l’obtention de taux d’Hb ≥ 8 g/dL au cours des 12 semaines précédant la semaine 24).
La réduction du STS a été mesurée au moyen de la version 2.0 du MPN-SAF modifié (STS moyen initial de 19 selon le MPN-SAF). L’inactivité a été exclue du calcul du STS.
Dans le sous-groupe composé de patients présentant une anémie, l’âge médian était de 68 ans (min.-max. : 25-86 ans) et 67 % d’entre eux étaient âgés de 65 ans et plus. Dans l’ensemble, 81 % des patients étaient de race blanche et 59 % étaient des hommes. En tout, 63 % des patients présentaient une MFP, 13 %, une MF post-PV et 24 %, une MF post-TE. Au total, 4 % des patients présentaient une maladie à risque intermédiaire 1, 25 %, une maladie à risque intermédiaire 2 et 71 %, une maladie à risque élevé, selon la définition de l’International Prognostic Scoring System (IPSS). Dans cette étude, 42 % des patients présentaient une anémie modérée à sévère (définie par des taux d’Hb initiaux < 10 g/dL). Dans les 8 semaines précédant l’inclusion, 55 % des patients avaient reçu des transfusions de globules rouges. Au départ, 29 % et 44 % des patients traités par OJJAARA ou le ruxolitinib, respectivement, avaient atteint l’indépendance transfusionnelle (absence de transfusion et obtention de taux d’hémoglobine ≥ 8 g/dL au cours des 12 semaines précédant l’administration). Au début de l’étude, le taux d’Hb médian était de 8,8 g/dL (absence de transfusion et obtention de taux d’hémoglobine ≥ 8 g/dL au cours des 12 semaines précédant l’administration) et la numération plaquettaire médiane, de 193 × 109/L (min.-max. : 54 × 109-2 865 × 109/L). Au début de l’étude, la longueur médiane de la rate palpable sous le rebord costal gauche était de 12 cm et le volume splénique médian (mesuré par IRM ou TDM) était de 1 843 cm3 (min.-max. : 352-9 022 cm3). Les caractéristiques initiales de l’ensemble des patients de l’étude étaient comparables à celles des patients présentant une anémie, à l’exception de la gravité de l’anémie et des besoins transfusionnels.
Résultats de l’étude SIMPLIFY-1
L’étude SIMPLIFY-1 a satisfait au paramètre d’évaluation principal prédéterminé de non-infériorité d’OJJAARA par rapport au ruxolitinib pour la réduction du volume splénique (réduction de 35 % ou plus) [Tableau 11]. L’analyse a posteriori de la réduction du volume splénique dans le sous-groupe de patients présentant une anémie (Hb < 10 g/dL) montre une tendance semblable. Dans ce sous-groupe, un pourcentage numériquement plus bas de patients traités par OJJAARA (25 %) a obtenu une réduction du STS de 50 % ou plus à la semaine 24 par rapport aux patients traités par le ruxolitinib (36 %). Dans l’ensemble de la population, à la semaine 48, la plupart des patients traités par OJJAARA, sans égard au traitement qui leur avait été initialement assigné au hasard, affichaient toujours la réduction du volume splénique (réduction ≥ 35 %). Dans le sous-groupe composé de patients présentant une anémie, un pourcentage numériquement plus élevé de patients traités par OJJAARA (47 %) a obtenu ou maintenu une indépendance transfusionnelle par rapport aux patients traités par le ruxolitinib (27 %) à la semaine 24. Parmi les patients qui avaient été répartis au hasard pour recevoir le momélotinib pendant la phase à double insu, y compris ceux qui avaient continué à recevoir le momélotinib pendant la phase en mode ouvert, 81 % présentaient une indépendance transfusionnelle à la semaine 48. Dans le sous-groupe composé de patients présentant une anémie, 65 % des patients ont obtenu ou maintenu une indépendance transfusionnelle à la semaine 48.
Tableau 11 – Pourcentage de patients ayant obtenu une réduction du volume splénique de 35 % ou plus entre le début de l’étude et la semaine 24 dans l’étude SIMPLIFY-1
| Sous-groupe Hb < 10 g/dL | Ensemble de la population en IT | |||
| OJJAARA (n = 86) | Ruxolitinib (n = 95) | OJJAARA (n = 215) | Ruxolitinib (n = 217) | |
Nombre de patients dont le volume de la rate a diminué d’au moins 35 %, n (%) (IC à 95 %) | 27 (31) (22; 42) | 31 (33) (23; 43) | 57 (27) (21; 33) | 64 (30) (24; 36) |
| Écart de non-infériorité, % (IC à 95 %) | 13 (2; 25)a | 9 (2; 16)a | ||
| Valeur p | N.D. | 0,014 | ||
a Delta = p(MMB) – 0,60 × p(RUX), où p(MMB) correspond à la proportion de patients ayant obtenu une réduction du volume splénique dans le groupe MMB et où p(RUX) correspond à la proportion de patients ayant obtenu une réduction du volume splénique dans le groupe RUX.
Figure 2 – Pourcentage de variation, par rapport à la valeur initiale, du volume de la rate pour chaque patient du sous-groupe Hb < 10 g/dL à la semaine 24 de l’étude SIMPLIFY-1a,b
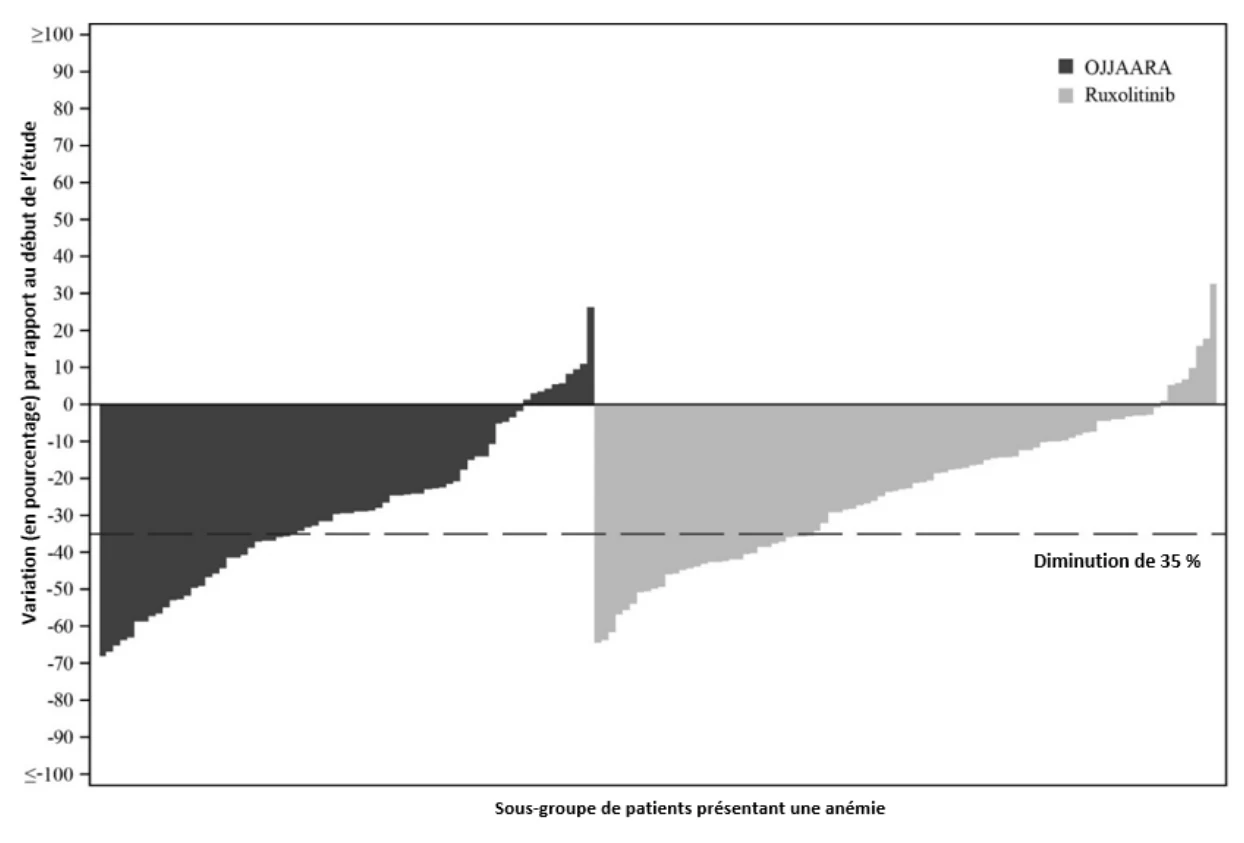
a Sous-groupe de patients présentant une anémie (Hb < 10 g/dL) au départ.
b Les taux de données manquantes dans les groupes OJJAARA et ruxolitinib étaient de 19 % et de 8 %, respectivement.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale :
Les résultats des études de toxicologie à doses répétées chez le rat (jusqu’à 26 semaines) et le chien (jusqu’à 39 semaines) comprenaient une réduction de la masse érythrocytaire, ainsi qu’une diminution du nombre de globules blancs en corrélation avec une déplétion cellulaire liée à la dose dans la moelle osseuse (fémur et sternum) et une déplétion lymphoïde dans la rate, les ganglions lymphatiques, le thymus et/ou le tissu lymphoïde associé à l’intestin. Une résolution partielle de la déplétion cellulaire et lymphoïde a été observée après l’arrêt du traitement. Dans les études de 26 semaines chez le rat et de 39 semaines chez le chien, les expositions à la dose sans effet nocif observé (DSENO) chez les rats à 5 mg/kg/jour et chez les chiens à 20 mg/kg/jour correspondant à environ 15 fois (rats) et 1,4 fois (chiens) l’exposition à la dose recommandée de 200 mg/jour.
Des cataractes non réversibles (unilatérales ou bilatérales) ont été observées après 39 semaines au cours d’un examen ophtalmoscopique chez 5 chiens ayant reçu la dose élevée de momélotinib de 50 mg/kg/jour (exposition 2,8 fois supérieure à la dose recommandée de 200 mg/jour chez l’humain), mais elles n’ont pas été identifiées dans les sections de l’œil lors de l’examen histopathologique.
L’administration orale de momélotinib à des doses pouvant atteindre 250 mg/kg chez le rat n’a eu aucun effet sur les paramètres neurologiques et comportementaux évalués ni aucun effet notable sur les paramètres respiratoires. Le momélotinib était un inhibiteur faible du courant du canal hERG (human ether-à-go-go related gene) à une concentration inhibitrice médiane (CI50) > 10 µM. Le momélotinib a eu une incidence sur les paramètres cardiovasculaires des chiens ayant reçu une dose de 100 mg/kg, ce qui correspond à environ 4 fois la Cmax estimée du médicament libre chez l’humain recevant la dose recommandée de 200 mg par jour.
Dans l’étude de 39 semaines chez le chien, aucune différence n’a été observée en ce qui a trait aux taux plasmatiques moyens de thiamine ou de thiamine diphosphate.
Cancérogénicité :
Le potentiel cancérogène du momélotinib a été évalué chez des souris transgéniques rasH2 et des rats Sprague-Dawley. Aucun signe de tumorigénicité n’a été observé chez des souris mâles ou femelles ayant reçu des doses de momélotinib allant jusqu’à 100 mg/kg/jour pendant 26 semaines. Dans une étude de cancérogénicité portant sur l’administration du momélotinib par voie orale pendant 2 ans chez des rats Sprague-Dawley, le médicament a provoqué des tumeurs bénignes à cellules de Leydig à une dose de 15 mg/kg/jour (exposition correspondant à 17 fois la dose maximale recommandée de 200 mg chez l’humain selon l’ASC combinée du momélotinib et du M21 [principal métabolite chez l’humain]). L’augmentation des adénomes des cellules de Leydig a été considérée comme un phénomène propre au rat (c’est-à-dire une tumorigenèse des cellules de Leydig dépendante de la prolactine).
Génotoxicité :
Le momélotinib ne s’est pas montré mutagène lorsqu’il a été soumis au test bactérien d’induction de mutation inverse pas plus qu’il ne s’est révélé clastogène lors d’une recherche d’aberration chromosomique in vitro (mise en culture de lymphocytes provenant du sang périphérique humain) ou du test du micronoyau effectué in vivo sur de la moelle osseuse de rat.
Toxicité pour la reproduction et le développement :
Fertilité
Dans les études de fertilité, le momélotinib a été administré par voie orale à des rats mâles et femelles pendant au moins 70 jours (mâles) et 14 jours (femelles) avant la cohabitation et jusqu’au jour de l’implantation (jour 7 de la gestation) à des doses de 5, 25 et 68 mg/kg/jour.
Chez les mâles, le momélotinib a réduit la concentration et la motilité des spermatozoïdes en plus de réduire le poids des testicules et des vésicules séminales à des doses de 25 mg/kg/jour ou plus (expositions 13 fois supérieures à la dose recommandée de 200 mg par jour chez l’humain selon l’ASC combinée du momélotinib et du M21 [principal métabolite chez l’humain]), entraînant une diminution de la fertilité à la dose de 68 mg/kg/jour. Chez les femelles, le momélotinib a réduit la fonction ovarienne (cycles de reproduction et ovulation) à la dose de 68 mg/kg/jour, diminué le nombre de femelles gravides et augmenté les pertes survenant avant et après l’implantation, la plupart des rates gravides ayant perdu la totalité de leur portée à la dose de 25 mg/kg/jour ou plus. Les expositions à la dose de 5 mg/kg/jour, une dose sans effet nocif observé (DSENO) chez les rats mâles et femelles, correspondent à environ 3 fois l’exposition à la dose recommandée de 200 mg par jour (selon le total des ASC du momélotinib et du M21 combinées).
Grossesse
Dans les études de reproduction animale, l’administration de momélotinib par voie orale à la dose de 2, 6 ou 12 mg/kg/jour à des rates gravides pendant l’organogenèse (jours 6 à 17 de la gestation) a été associée à une toxicité embryofœtale (embryolétalité, anomalies des tissus mous, variations squelettiques et diminution du poids corporel fœtal moyen) à la dose de 12 mg/kg/jour (en présence d’une toxicité maternelle). Des variations squelettiques ont été observées à la dose de 6 mg/kg/jour à des expositions 3,5 fois supérieures à celle de la dose recommandée de 200 mg par jour chez l’humain, selon l’ASC combinée du momélotinib et du M21. Aucun effet toxique sur le développement n’a été observé à une dose de 2 mg/kg/jour à des concentrations correspondant à la dose de 200 mg par jour recommandée chez l’humain (selon le total des ASC du momélotinib et du M21 combinées).
Chez des lapines gravides traitées pendant l’organogenèse (jours 7 à 20 de la gestation), le momélotinib par voie orale à des doses de 7,5, 30 ou 60 mg/kg/jour a été associé à une toxicité maternelle et embryofœtale (diminution du poids fœtal, retard de l’ossification et avortement) à la dose de 60 mg/kg/jour, laquelle a entraîné des expositions inférieures à la dose recommandée de 200 mg par jour chez l’humain (selon le total des ASC du momélotinib et du M21 combinées). Aucun effet toxique sur le développement n’a été observé à une dose de 30 mg/kg/jour, soit à des expositions inférieures à la dose recommandée de 200 mg par jour chez l’humain (selon le total des ASC du momélotinib et du M21 combinées).
Au cours d’une étude du développement prénatal et postnatal, des rates gravides ont reçu du momélotinib par voie orale à des doses de 2, 6 ou 12 mg/kg/jour du début de l’organogenèse jusqu’à la fin de la période de lactation (du jour 6 de la gestation au jour 20 de la lactation). Des signes de maternotoxicité, d’embryolétalité ainsi qu’une diminution du poids corporel des ratons ont été observés à des doses de 6 et de 12 mg/kg/jour. La survie des ratons a été significativement réduite à la dose de 12 mg/kg/jour, de la naissance au 4e jour de lactation, et cette réduction a donc été considérée comme un effet direct du momélotinib en raison de l’exposition par le lait maternel. L’exposition au momélotinib chez les mères à des doses de 6 et de 12 mg/kg/jour était environ 2 fois supérieure à l’exposition à la dose recommandée de 200 mg par jour chez l’humain (selon le total des ASC du momélotinib et du M21 combinées). L’exposition à une DSENO de 2 mg/kg/jour chez les mères était inférieure à la dose recommandée de 200 mg par jour chez l’humain (selon le total des ASC du momélotinib et du M21 combinées).