


Monographie de produit - Onakta
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
Non applicable
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1 Considérations posologiques .................................................................................... 4
4.2 Posologie recommandée et ajustement posologique .............................................. 4
4.4 Administration .......................................................................................................... 5
4.5 Dose omise ................................................................................................................ 5
5 SURDOSAGE ............................................................................................................... 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 5
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 6
7.1 Populations particulières .......................................................................................... 7
7.1.1 Femmes enceintes .............................................................................................. 7
7.1.2 Femmes qui allaitent .......................................................................................... 7
7.1.3 Enfants ................................................................................................................ 8
7.1.4 Personnes âgées ................................................................................................. 8
8 EFFETS INDÉSIRABLES ................................................................................................. 8
8.1 Aperçu des effets indésirables .................................................................................. 8
8.2 Effets indésirables observés dans les études cliniques ............................................ 8
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............. 9
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 10
9.2 Aperçu des interactions médicamenteuses............................................................ 10
9.4 Interactions médicament-médicament .................................................................. 10
9.5 Interactions médicament-aliment .......................................................................... 10
9.6 Interactions médicament-plante médicinale ......................................................... 10
9.7 Interactions médicament-examens de laboratoire ................................................ 10
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 11
10.1 Mode d’action ................................................................................................... 11
10.2 Pharmacodynamie ............................................................................................ 11
10.3 Pharmacocinétique ........................................................................................... 11
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 12
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 13
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 13
14 ÉTUDES CLINIQUES ................................................................................................... 14
14.1 Essais cliniques par indication .......................................................................... 14
15 MICROBIOLOGIE ....................................................................................................... 16
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 16
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 18
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ONAKTA (onguent de tirbanibuline 1 % p/p) est indiqué pour :
- le traitement topique de la kératose actinique (KA) (grade Olsen 1) non hyperkératosiques et non hypertrophique sur le visage ou le cuir chevelu chez les adultes.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données probantes tirées des études cliniques laissent croire qu’il n’y a pas de différence d’innocuité et d’efficacité entre les personnes âgées et les sujets plus jeunes.
2 CONTRE-INDICATIONS
- ONAKTA (onguent de tirbanibuline 1 % p/p) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
L'efficacité d'ONAKTA (onguent de tirbanibuline 1 % p/p) pour un traitement de plus de 5 jours consécutifs n'a pas été étudiée. Si des récidives se produisent ou si de nouvelles lésions se développent dans la zone de traitement, d'autres options thérapeutiques peuvent être envisagées.
4.2 Posologie recommandée et ajustement posologique
- ONAKTA doit être appliqué sur la zone atteinte du visage ou du cuir chevelu une fois par jour pour 5 jours consécutifs en utilisant un sachet à dose unique par application.
- Une quantité suffisante d’onguent ONAKTA doit être appliquée pour former une fine couche couvrant la zone à traiter d’une surface maximale de 25 cm2.
- Chaque sachet est destiné à un usage unique et doit être jeté après usage.
- ONAKTA n’a fait l’objet d’aucune étude chez des patients atteints d’insuffisance rénale ou hépatique. Selon la pharmacologie clinique ou des études in vitro, aucun ajustement posologique n’est nécessaire.
- L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
4.3 Administration
Avant d’appliquer ONAKTA, les patients doivent laver la zone à traiter avec un savon doux et de l’eau, puis la sécher. Ils doivent se laver les mains avec du savon et de l’eau avant et immédiatement après l’application de l’onguent.
L’onguent doit être appliqué environ à la même heure tous les jours. Ne pas appliquer de pansement ni couvrir d’aucune autre façon la zone traitée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES et 14 ÉTUDES CLINIQUES. Éviter de laver et de toucher la zone traitée pendant environ 8 heures après l’application d’ONAKTA. Après cette période, la zone traitée peut être lavée avec un savon doux et de l’eau.
4.4 Dose omise
Si le patient oublie une dose, il doit appliquer l’onguent dès qu’il s’en rend compte et continuer en appliquant la dose suivante prévue. Cependant, l’onguent ne doit pas être appliqué plus d’une fois par jour.
5 SURDOSAGE
Une surdose d’ONAKTA (onguent de tirbanibuline 1 % p/p) pourrait augmenter la fréquence et la sévérité des réactions cutanées locales.
Aucun signe général de surdose ne devrait survenir après l’application topique d’ONAKTA étant donné la faible absorption systémique de la tirbanibuline par l’organisme. La prise en charge d’un surdosage consiste en un traitement des symptômes cliniques.
| Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 Formes posologiques, concentrations, composition et emballage
ONAKTA (onguent de tirbanibuline 1 % p/p) est un onguent blanc à blanc cassé qui se présente dans des sachets à dose unique contenant 250 mg d’onguent. Chaque sachet contient 2.5 mg (1% p/p) de tirbanibuline. Chaque sachet doit être jeté après une seule utilisation. Disponible dans une boîte de 5 sachets à dose unique.
| Voie d’administration | Forme posologique/concentration/ composition | Ingrédients non médicinaux |
| Topique | 1 % p/p Chaque gramme d’ONAKTA contient 10 mg de tirbanibuline (10 mg/g). | Monostéarate de glycérol 40-55 de type I et propylèneglycol |
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
La sécurité et l'efficacité du traitement par ONAKTA (onguent de tirbanibuline 1 % p/p) n'ont pas été évaluées dans des essais cliniques sur des zones corporelles autres que le visage et le cuir chevelu.
ONAKTA ne doit pas être ingéré. En cas d’ingestion accidentelle, le patient doit boire beaucoup d’eau et obtenir des soins médicaux immédiats.
ONAKTA est pour usage topique externe sur le visage ou le cuir chevelu uniquement; n’est pas destiné pour un usage oral ou ophtalmique. Éviter d’appliquer près ou autour des yeux, des lèvres et de la bouche, ainsi qu’à l’intérieur des narines et des oreilles.
Cancérogenèse et mutagenèse
La tirbanibuline a induit des lésions chromosomiques et des micronoyaux dans des études de génotoxicité menées chez le rat. La tirbanibuline s'est révélée non mutagène lors d'un test de mutagenèse bactérienne (16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité, Génotoxicité).
Conduite de véhicules et utilisation de machines
ONAKTA a un effet minimal sur la capacité à conduire un véhicule et à utiliser des machines.
Fonction visuelle
ONAKTA peut causer une irritation des yeux. Éviter tout transfert du médicament dans les yeux et dans la zone périoculaire avant et après son application. Se laver les mains immédiatement après l’application. En cas de contact accidentel avec les yeux, le patient doit se rincer immédiatement les yeux à grande eau et obtenir de l’aide médicale dès que possible.
Immunitaire
La sécurité et l'efficacité du traitement par ONAKTA n'ont pas été évaluées chez des patients immunodéprimés, par conséquent, ONAKTA doit être utilisé avec précaution chez les patients immunodéprimés.
Peau
L’application d’ONAKTA n’est pas recommandée tant que la peau n’est pas guérie après l’utilisation d’un autre médicament ou un acte médical ou chirurgical; l’onguent ne doit pas être appliqué sur une plaie ouverte ou sur une peau éraflée où la barrière cutanée est compromise.
Une occlusion après l’application topique d’ONAKTA est susceptible d’entraîner une irritation (voir 8 EFFETS INDÉSIRABLES, Études sur l’innocuité dermique). Le propylèneglycol peut causer l’irritation de la peau.
Après l’application d’ONAKTA, les réactions cutanées locales suivantes peuvent survenir dans la zone traitée : érythème, desquamation, formation de croûte, enflure, érosion/ulcération et formation de vésicules/pustules (voir 8 EFFETS INDÉSIRABLES). L’effet du traitement peut ne pas être adéquatement évalué avant la résolution des réactions cutanées locales.
- Exposition au soleil
En raison de la nature de la maladie, une exposition excessive au soleil (y compris les lampes solaires et les lits de bronzage) doit être évitée ou minimisée.
- Risque de progression vers un cancer de la peau
Des changements dans l'apparence de la kératose actinique pourraient suggérer une progression vers un carcinome squameux invasif. Les lésions cliniquement atypiques ou suspectes de malignité doivent être prises en charge de manière appropriée (voir 8 EFFETS INDÉSIRABLES).
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Aucune donnée humaine sur l'effet d'ONAKTA sur la fertilité n'est disponible.
La tirbanibuline a été évaluée pour ses effets sur la fertilité ou la fonction de reproduction chez le rat. Dans une étude non clinique sur la fertilité et le développement embryonnaire précoce, l'administration orale de 4 mg/kg/jour de tirbanibuline à des rats mâles a provoqué une toxicité sur la fertilité (16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
- Risque tératogène
Aucune donnée humaine sur l'effet tératogène d'ONAKTA n'est disponible.
Dans des études non cliniques sur le développement embryo-fœtal chez le rat et le lapin, des malformations fœtales sont survenues à des doses orales ≥ 1,25 mg/kg/jour (rats) et 3 mg/kg/jour (lapins) (7.1.1 Femmes enceintes, 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1 Populations particulières
7.1.1 Femmes enceintes
ONAKTA n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n'utilisant pas de contraception.
Il n'y a pas de données cliniques concernant l'utilisation d'ONAKTA chez les femme enceintes ou l'impact sur la fertilité, les malformations congénitales majeures, les fausses couches ou les issues indésirables pour la mère ou le fœtus associés au médicament.
Il a été démontré que la tirbanibuline a des propriétés tératogènes. Dans des études non cliniques, l'administration orale de tirbanibuline chez le rat et le lapin est associée à une toxicité maternelle et à une toxicité embryo-fœtale, y compris une perte d'implantation et une tératogénicité (16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1.2 Femmes qui allaitent
On ne sait pas si ONAKTA ou ses métabolites sont excrétés dans le lait maternel. Des précautions doivent être prises, car de nombreux médicaments peuvent être excrétés dans le lait maternel, par conséquent, un risque pour les nouveau-nés/nourrissons ne peut être exclu.
Les avantages de l'allaitement pour le développement et la santé doivent être pris en compte, ainsi que le besoin clinique de la mère pour ONAKTA et tout effet indésirable potentiel de la tirbanibuline sur l'enfant allaité ou de l'affection maternelle sous-jacente.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population. La kératose actinique n’est pas une affection généralement observée chez les enfants.
7.1.4 Personnes âgées
Parmi les 353 sujets atteints de KA traités par ONAKTA dans les deux essais de phase III contrôlés, 246 (70 %) étaient âgés de 65 ans ou plus. Aucune différence globale d’innocuité et d’efficacité n’a été observée entre ces sujets et les sujets plus jeunes, mais une sensibilité accrue ne peut être écartée chez certaines personnes âgées.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans l’analyse groupée de deux essais cliniques contrôlés de phase 3 (jusqu’au jour 57), les effets indésirables les plus fréquents étaient les suivants : prurit au site d’application (9,1 %) et douleur (9,9 %) dans la zone de traitement. Le prurit et la douleur au site d’application ont été d’intensité légère ou modérée et de nature transitoire (survenant principalement au cours des 10 premiers jours suivant le début du traitement). Cinq sujets (1,4 %) du groupe tirbanibuline ont été traités par des émollients. Aucun sujet n’a abandonné les essais en raison d’effets indésirables.
Les réactions cutanées locales au site d’application étaient consignées indépendamment des effets indésirables. Les réactions cutanées locales ont culminé 8 jours après le début du traitement et se sont généralement résolues dans les 2 à 3 semaines suivant la fin du traitement avec l’onguent de tirbanibuline. Les réactions cutanées locales étaient les suivantes : érythème (91 %), desquamation (82 %), formation de croûte (46 %), enflure (39 %), érosion/ulcération (12 %) et formation de vésicules/pustules (8 %). Des réactions cutanées locales sévères sont survenues chez 46 patients (13 %) dans l'analyse d'innocuité groupée. L'incidence des patients atteints de réactions cutanées locales sévères était la plus élevée pour la desquamation/desquamation (9 % des patients), suivie de l'érythème (6 % des patients), puis de toutes les autres catégories de réactions cutanées locales (≤ 2 % des patients).
8.2 Effets indésirables observés dans les études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Deux essais cliniques contrôlés par l’excipient et à double insu ont été menés chez 702 adultes atteints de kératose actinique au visage et au cuir chevelu. Les sujets ont été répartis au hasard selon un ratio 1:1 pour recevoir ONAKTA ou l’excipient. Les sujets participant aux essais présentaient 4 à 8 lésions de KA cliniquement typiques, visibles et distinctes dans une zone contiguë de 25 cm2 sur le visage ou le cuir chevelu.
Tableau 2 Effets indésirables** survenant chez au moins 1 % des sujets*
Effet indésirable Organe, système ou appareil | ONAKTA N = 353 | Excipient N = 349 |
|---|---|---|
| Nombre de sujets (%) ayant subi un effet indésirable (du moins possiblement lié au traitement) | 56 (16 %) | 35 (10 %) |
| Troubles généraux et anomalies au site d’administration | ||
| Prurit au site d’application | 32 (9 %) | 21 (6 %) |
| Douleur au site d’applicationa | 35 (10 %) | 11 (3 %) |
a La douleur au site d’application comprend la douleur, la sensibilité au toucher, des picotements douloureux et une sensation de brûlure.
* La population de l’analyse de l’innocuité était définie comme l’ensemble des sujets répartis au hasard qui ont reçu au moins une dose du traitement à l’étude.
** Défini comme déterminé par l’investigateur au moins possiblement lié au traitement de l'étude.
Tableau 3 Évaluation par le chercheur des réactions cutanées locales maximales observées après le début de l’étude qui étaient plus marquées qu’au début de l’étude dans la zone traitée (visage ou cuir chevelu) – données groupées de deux essais cliniques de phase III contrôlés
| ONAKTA N = 353 | Excipient N = 349 | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction cutanée locale | Légère (1) n (%) | Modérée (2) n (%) | Sévère (3) n (%) | Légère (1) n (%) | Modérée (2) n (%) | Sévère (3) n (%) | ||||||||||
| Érythème | 76 (22 %) | 223 (63 %) | 22 (6 %) | 98 (28 %) | 20 (6 %) | 0 | ||||||||||
| Desquamation | 92 (26 %) | 166 (47 %) | 31 (9 %) | 86 (25 %) | 33 (9 %) | 1 (< 1 %) | ||||||||||
| Formation de croûte | 107 (30 %) | 50 (14 %) | 7 (2 %) | 31 (9 %) | 8 (2 %) | 0 | ||||||||||
| Enflure | 102 (29 %) | 32 (9 %) | 2 (< 1 %) | 15 (4 %) | 1 (< 1 %) | 0 | ||||||||||
| Érosion/ulcération | 32 (9 %) | 9 (3 %) | 0 | 10 (3 %) | 0 | 0 | ||||||||||
| Formation de vésicules/pustules | 25 (7 %) | 2 (< 1 %) | 2 (< 1 %) | 3 (< 1 %) | 0 | 0 | ||||||||||
Échelle de 4 points : 0 = absente, 1 = légère (légèrement, difficilement perceptible), 2 = modérée (présence distincte) et 3 = sévère (marquée, intense).
Pour les 51 sujets (45 recevant ONAKTA, 6 recevant l’excipient) dont les lésions ont complètement disparu sur la période de suivi de 12 mois, un cas isolé de carcinome squameux dans la zone traitée a été signalé chez 1 patient après l’évaluation du jour 57; ce cas a été considéré par le chercheur comme n’étant pas lié au traitement par ONAKTA.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Troubles généraux et anomalies au site d’administration : paresthésie au site d’application, gêne au site d’application, sécheresse au site d’application, chaleur au site d’application, inflammation au site d’application, nodule au site d’application, croûte au site d’application
Infections et infestations : anthrax
Affections du système nerveux : dysgueusie, céphalée
Affections de la peau et du tissu sous-cutané : ampoule, érythème, odeur anormale de la peau, tiraillement de la peau
Études sur l’innocuité dermique
Des études cliniques menées chez des sujets en bonne santé ont démontré qu’ONAKTA n’a pas provoqué de sensibilisation de contact (261 sujets), de réactions cutanées phototoxiques (31 sujets) ni de réactions cutanées photoallergiques (64 sujets).
Des études cliniques menées chez des sujets en bonne santé ont démontré qu'ONAKTA provoquait une irritation cutanée avec l’utilisation de patchs ouverts, semi-occlusifs et occlusifs. L'irritation cutanée avec un score de 3 ou plus était plus faible dans le cas de patchs ouverts avec 22 % (n = 8) par rapport aux patchs occlusifs/semi-occlusifs avec 89 % (n = 32).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude clinique n’a été menée pour évaluer le risque d’interactions médicamenteuses d’ONAKTA (onguent de tirbanibuline 1 % p/p). Compte tenu la voie d’administration (topique), la courte durée d’administration (5 jours), la faible exposition systémique (Cmax moyenne subnanomolaire) et les données obtenues in vitro, le risque d’interactions avec l’onguent de tirbanibuline à l’exposition clinique maximale est faible.
Études in vitro
Enzymes CYP : La tirbanibuline et le métabolite KX2-5036 ont inhibé directement ou en fonction du temps les enzymes CYP 1A2, 2B6, 2C8, 2C9, 2C19, 2D6 ou 3A4 avec une concentration inhibitrice médiane (CI50) supérieure à 17 µM. La tirbanibuline jusqu’à 1 µM (431,5 ng/mL) et le métabolite KX2-5036 jusqu’à 3 µM (1024 ng/mL) n’ont pas induit les enzymes CYP 1A2, 2B6 ou 3A4. Ces observations suggèrent qu’ONAKTA n’a pas d’effet cliniquement significatif sur la pharmacocinétique des médicaments métabolisés par les enzymes CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 ou 3A4.
Transporteurs du médicament : Ni la tirbanibuline ni le métabolite KX2-5036 ne sont des substrats de MDR1, BCRP, BSEP, MRP2, MATE1, MATE2-K, OAT1, OAT3, OATP1B1, OATP1B3, OCT1 ou OCT2. La tirbanibuline et le métabolite KX2-5036 ont inhibé MATE1, MATE2-K, OATP1B1, OATP1B3, OCT1 et/ou OCT2 avec une CI50 supérieure à 1 µM. Les résultats suggèrent qu’ONAKTA pas d’effet cliniquement significatif sur la pharmacocinétique des médicaments médiés par MATE1, MATE2-K, OATP1B1, OATP1B3, OCT1 et OCT2.
9.4 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été établies.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La tirbanibuline est un inhibiteur de microtubule. Elle perturbe les microtubules en se liant directement à la tubuline, ce qui induit l’arrêt du cycle cellulaire et la mort apoptique des cellules en voie de prolifération, et elle est associée à une perturbation de la voie de signalisation de la tyrosine kinase Src.
Le mode d’action de la tirbanibuline dans le traitement topique de la kératose actinique est inconnu.
10.2 Pharmacodynamie
La pharmacodynamie de la tirbanibuline dans le traitement de la kératose actinique est inconnue.
10.3 Pharmacocinétique
Tableau 4 Résumé des paramètres pharmacocinétiques après 5 jours de dose quotidienne de tirbanibuline chez les sujets atteints de kératose actinique
| Cmax | Tmax | ASC0-24h |
| 0,258 ± 0,231 ng/mL | 6,90 h | 4,09 ± 3,15 ng·h/mL |
Absorption
Après un traitement topique à une dose quotidienne moyenne de 138 mg (plage : 54 à 295 mg) d’ONAKTA sur des surfaces contiguës de 25 cm2 du visage ou du cuir chevelu chauve, une fois par jour pendant 5 jours consécutifs, la concentration à l’état d’équilibre de la tirbanibuline a été atteinte en 72 heures avec une concentration minimale (Cmin) moyenne ± écart-type de 0,11 ± 0,08 ng/mL. Au jour 5, la moyenne ± écart-type à l’état d’équilibre de Cmax et ASC0-24h de l’exposition systémique à la tirbanibuline était de 4,09 ± 3,15 ng·h/mL and 0,258 ± 0,231 ng/mL, respectivement. La moyenne de Cmax était équivalent à 0,598 nM. Cmax et ASC0-24h était légèrement plus faible dans le groupe qui a appliqué le traitement topique au cuir chevelu que le groupe qui a appliqué le traitement topique au visage (Cmax : 0,176 ng/mL vs 0,34 ng/mL and ASC0-24h: 3,18 ng·h/mL vs 5,0 nng·h/mL). Le temps médian pour atteindre la Cmax (Tmax) était d’environ 7 heures.
Distribution
La liaison de la tirbanibuline aux protéines plasmatiques est de 88 % et est indépendante des concentrations dans la plage de 0,01 à 10 µg/mL.
Métabolisme
Après un traitement topique par ONAKTA chez des adultes atteints de kératose actinique dans une étude pharmacocinétique de l’utilisation maximale, les concentrations plasmatiques des métabolites principales (KX2-5036 et de KX2-5163) étaient détectables avec les concentrations plasmatiques respectives les plus élevées de 0,09 ng/mL et de 0,12 ng/mL.
L’étude in vitro a indiqué que l’incubation de 1 ou 10 µM de tirbanibuline en présence d’hépatocytes humains a généré le KX2-5036, le KX-5163 et d’autres métabolites indéterminés.
In vitro, la tirbanibuline est métabolisée principalement par le CYP3A4 et, dans une moindre mesure, le CYP2C8.
Élimination
L’excrétion de la tirbanibuline chez les humains n’a pas été complètement déterminée.
Populations particulières et états pathologiques
- Insuffisance hépatique : Aucune étude formelle n’a été menée sur l’emploi de l’onguent de tirbanibuline chez des patients atteints d’insuffisance hépatique. Puisque l’exposition systémique à la tirbanibuline est faible après l’application topique de l’onguent de tirbanibuline une fois par jour pendant 5 jours, il est peu probable qu’une altération de la fonction hépatique ait des effets sur l’élimination de la tirbanibuline. Par conséquent, aucun ajustement posologique n’est considéré comme étant nécessaire (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique).
- Insuffisance rénale : Aucune étude formelle n’a été menée sur l’emploi de l’onguent de tirbanibuline chez des patients atteints d’insuffisance rénale. Puisque l’exposition systémique à la tirbanibuline est faible après l’application topique de l’onguent de tirbanibuline une fois par jour pendant 5 jours, il est peu probable qu’une altération de la fonction rénale ait des effets sur l’élimination de la tirbanibuline. Par conséquent, aucun ajustement posologique n’est considéré comme étant nécessaire (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 °C et 30 °C. Ne pas réfrigérer ni congeler.
Les sachets doivent être jetés après l’utilisation unique.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination propre/commune : tirbanibuline (base libre)
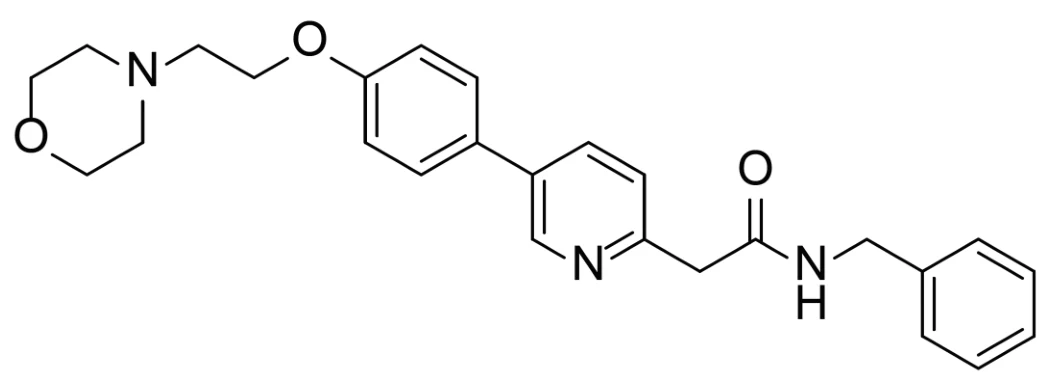
Nom chimique : N-benzyl-2-(5-(4-(2-morpholinoéthoxy)phényl)pyridine-2-yl) acétamide
Formule moléculaire et masse moléculaire : C26H29N3O3; 431,5
Formule développée :
Propriétés physicochimiques : Solide blanc à blanc cassé. Librement soluble dans le diméthyl sulfoxyde, légèrement soluble dans l’éthanol, insoluble dans l’eau. Forme B polymorphe.
14 ÉTUDES CLINIQUES
14.1 Essais cliniques par indication
Kératose actinique du visage ou du cuir chevelu
Tableau 5 Résumé des données démographiques dans les études cliniques sur la kératose actinique
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche d’âge) | Sexe |
| KX01-AK-003 | Étude multicentrique, randomisée, contrôlée par excipient, à double insu et avec groupe parallèle menée chez des adultes atteints de KA. | Onguent ONAKTA à 1 % Topique (visage ou cuir chevelu) | N = 351 ONAKTA N = 175 Excipient N = 176 | ONAKTA 70,2 (48-86) Excipient 69,5 (45-96) | 86 % hommes 14 % femmes |
| KX01-AK-004 | Étude multicentrique, randomisée, contrôlée par excipient, à double insu et avec groupe parallèle menée chez des adultes atteints de KA. | Onguent ONAKTA à 1 % Topique (visage ou cuir chevelu) | N = 351 ONAKTA N = 178 Excipient N = 173 | ONAKTA 69,1 (46-90) Excipient 70,2 (46-92) | 88 % hommes 12 % femmes |
Deux essais cliniques contrôlés par excipient (KX01-AK-003 et KX01-AK-004), à double insu ont été menés chez 702 adultes atteints de kératose actinique (KA) au visage et au cuir chevelu dégarni. Les sujets ont été répartis au hasard selon un ratio 1:1 pour recevoir ONAKTA (onguent de tirbanibuline 1 % p/p) ou l’excipient (353 patients recevant la tirbanibuline et 349 patients recevant l’excipient). Les sujets présentaient 4 à 8 lésions de kératose actinique (KA), cliniquement typiques, visibles et distinctes dans une zone contiguë de 25 cm2 sur la zone entière de traitementdu visage ou du cuir chevelu. L’âge moyen des sujets était de 70 ans (tranche d’âge : 45-96 ans); les sujets étaient principalement de race blanche (> 99 %), de sexe masculin (87 %), avaient un type de peau Fitzpatrick I ou II (73 %) et présentaient des lésions de KA sur le visage (68 %) ou le cuir chevelu (32 %). Des antécédents de cancer de la peau ont été rapportés chez les 45 % des sujets (184 : carcinome squameux; 234 : carcinome basocellulaire; et 39 : mélanomes). ONAKTA n’a pas été offert aux sujets ayant déjà eu un médicament dans la zone de traitement dans les 8 semaines précédant le début du traitement par ONAKTA, et avec toute intervention antérieure ou traitement chirurgical dans la zone de traitement dans les 2 semaines précédant le début du traitement par ONAKTA. Les caractéristiques démographiques et initiales étaient comparables entre les groupes de traitement et comprenaient le nombre de lésions de KA et la distribution sur le visage et le cuir chevelu.
Les sujets ont reçu un traitement par ONAKTA (353) ou par l’excipient (349) à raison d’une fois par jour pendant 5 jours consécutifs sur la zone à traiter. Les sujets dont les lésions de KA avaient complètement (100 %) disparu au jour 57 ont continué pour l’évaluation de toute récidive éventuelle jusqu’à 12 mois (évaluations tous les 3 mois) après la visite du jour 57.
Efficacité clinique
Le principal critère d’efficacité était la disparition complète (100 %) des lésions de KA dans la zone traitée au jour 57.
Au jour 57, les taux de disparition complète et partielle des lésions étaient statistiquement beaucoup plus élevés chez les patients traités par la tirbanibuline que chez ceux qui recevaient l’excipient (p < 0,0001) (voir le tableau 6).
Tableau 6 Taux de disparition complète et partielle au jour 57, population en intention de traiter (données groupées des études KX01-AK-003 et KX01-AK-004)
| Global (visage et cuir chevelu) | |||||
|---|---|---|---|---|---|
Onguent de ONAKTA à 10 mg/g (N = 353) | Excipient (N = 349) | ||||
| Taux de disparition complète (100 %)a | 49,3 %b | 8,6 % | |||
| Taux de disparition partielle (≥ 75 %) | 72,2 %b | 18,1 % | |||
- a. Définie comme la proportion de sujets qui ne présentaient aucune lésion visible dans la zone traitée au jour 57; le critère d’évaluation secondaire était la disparition partielle (≥ 75 %) des lésions de KA dans la zone traitée
- b. p < 0,0001; comparativement à l’excipient selon le test de Cochran-Mantel-Haenszel stratifié selon la zone traitée et l’étude.
Le taux de disparition complète et le taux de disparition partielle avec ONAKTA sur les lésions du cuir chevelu et le visage étaient plus élevés comparativement au véhicule dans une analyse exploratoire (voir le tableau 7).
Tableau 7 Taux de disparition complète et partielle des lésions au jour 57 selon la zone traitée, population en intention de traiter (données groupées de études KX01-AK-003 et KX01-AK-004)
| Zone traitée | Taux de disparition complète (100 %) | Taux de disparition partielle (≥ 75 %) | |||
|---|---|---|---|---|---|
Onguent de tirbanibuline à 10 mg/g (N = 353) | Excipient (N = 349) | Onguent de tirbanibuline à 10 mg/g (N = 353) | Excipient (N = 349) | ||
| Tous les sujets | n/N | 174/353 | 30/349 | 255/353 | 63/349 |
| % | 49,3 % | 8,6 % | 72,2 % | 18,1 % | |
| Visage | n/N | 133/238 | 23/239 | 185/238 | 49/239 |
| % | 55,9 % | 9,6 % | 77,7 % | 20,5 % | |
| Cuir chevelu | n/N | 41/115 | 7/110 | 70/115 | 14/110 |
| % | 35,7 % | 6,4 % | 60,9 % | 12,7 % | |
Selon la méthode de Mantel-Haenszel
La récidive était définie comme la proportion de sujets qui présentaient une lésion de KA (nouvelle ou existante) dans la zone précédemment traitée qui a atteint une réponse complète au jour 57 jusqu’à 12 mois après le jour 57 était de 73 %.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
La tirbanibuline s’est révélée être un sensibilisateur de contact modéré dans des études de toxicité cutanée chez le rat et le cobaye.
Cancérogénicité
Aucune étude à long terme n’a été menée chez les animaux pour évaluer le potentiel cancérogène.
Génotoxicité
Le test d’aberration chromosomique in vitro mené sur des cellules ovariennes de hamster (cellules CHO), l’analyse des lymphomes de souris in vitro avec des cellules L5178/TK+/- et le test du micronoyau in vivo chez les rats ont donné des résultats positifs pour la tirbanibuline. L’épreuve de mutation réverse sur bactéries (test d’Ames) in vitro a donné un résultat négatif pour la tirbanibuline.
Toxicologie pour la reproduction et le développement
Les effets de la tirbanibuline sur la fertilité et la fonction reproductrice ont été évalués chez des rats. L’administration orale de 4 mg/kg/jour de tirbanibuline (94 fois la dose maximale recommandée chez l'homme sur une base de comparaison de l'ASC) a eu des effets nocifs sur la spermatogenèse (notamment une réduction du nombre, de la motilité des spermatozoïdes, de la morphologie des spermatozoïdes et la dégénérescence de l'épithélium séminifère). Aucun effet n’a été observé sur les spermatozoïdes des mâles traités par une dose de 2 mg/kg/jour (47 fois la dose maximale recommandée chez l’humain sur la base de l’ASC).
La tirbanibuline a induit des morts fœtales et des malformations externes, viscérales et squelettiques lorsqu'elle a été administrée par voie orale à des rates gravides pendant la période d'organogenèse à des doses supérieures ou égales à 1,25 mg/kg/jour, ce qui a entraîné des expositions systémiques au moins 74 fois supérieures à l'exposition associée à la dose maximale recommandée chez l’homme sur une base de comparaison de l’ASC. La tirbanibuline n'avait aucun effet apparent sur le développement fœtal chez le rat à une dose de 0,5 mg/kg/jour, ce qui a entraîné des expositions systémiques 18 fois l'exposition associée à la dose maximale recommandée chez l’homme.
La tirbanibuline a réduit le poids et la taille moyens du fœtus (longueur couronne-croupe) lorsqu'elle a été administrée par voie orale à des lapines gestantes pendant la période d'organogenèse à une dose de 3 mg/kg/jour, ce qui a entraîné une exposition systémique de 159 fois l'exposition associée à la dose maximale recommandée chez l’homme sur une base de comparaison de l’ASC. La tirbanibuline n'avait aucun effet apparent sur le développement fœtal chez le lapin à une dose de 1 mg/kg/jour, ce qui a entraîné des expositions systémiques 53 fois l'exposition associée à la dose maximale recommandée chez l’homme.