


Monographie de produit - Plavix (Sanofi-Aventis Canada, 300 mg)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Mises en garde et précautions, Système endocrinien/métabolisme Oct. 2020 Mises en garde et précautions, Sang Oct. 2020
Interactions médicamenteuses Oct. 2020
TABLE DE MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ...............................2
TABLE DE MATIÈRES ...............................................................................................................2
1 INDICATIONS ..................................................................................................................4
1.1 Enfants .....................................................................................................................4 1.2 Personnes âgées .......................................................................................................5
2 CONTRE-INDICATIONS ................................................................................................5
3 POSOLOGIE ET ADMINISTRATION ..........................................................................5
3.1 Posologie recommandée et modification posologique ............................................5 3.2 Administration .........................................................................................................6 3.3 Dose oubliée.............................................................................................................6
4 SURDOSAGE .....................................................................................................................6
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET CONDITIONNEMENT ................................................................................................................6
6 MISES EN GARDE ET PRÉCAUTIONS .......................................................................7
6.1 Populations particulières ........................................................................................11 6.1.1 Femmes enceintes ................................................................................................. 11 6.1.2 Allaitement ............................................................................................................ 11 6.1.3 Enfants .................................................................................................................. 12
7 EFFETS INDÉSIRABLES ..............................................................................................12
7.1 Aperçu des effets indésirables ...............................................................................12 7.2 Effets indésirables identifiés lors des essais cliniques ...........................................13 7.3 Effets indésirables identifiés après la mise en marché ...........................................20
8 INTERACTIONS MÉDICAMENTEUSES ..................................................................22
8.1 Aperçu ....................................................................................................................22 8.2 Interactions médicament-médicament ...................................................................24 8.3 Interactions médicament-aliment ...........................................................................30 8.4 Interactions médicament-plante médicinale ..........................................................30 8.5 Interactions médicament-épreuves de laboratoire .................................................30
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE ........................................30
9.1 Mode d’action ........................................................................................................30 9.2 Pharmacodynamique ..............................................................................................31 9.3 Pharmacocinétique .................................................................................................33
10 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ...................................................37
11 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ...................................37
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ...........................................................38
12 RENSEIGNEMENTS PHARMACEUTIQUES ...........................................................38
13 ESSAIS CLINIQUES ......................................................................................................39
13.1 Conception de l’essai et aspects démographiques de l’étude ................................39 13.2 Études comparatives de biodisponibilité ...............................................................62
14 MICROBIOLOGIE .........................................................................................................62
15 TOXICOLOGIE NON CLINIQUE ...............................................................................62
16 MONOGRAPHIES DE PRODUIT DE SOUTIEN ......................................................63
RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT ...............................64
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Infarctus du myocarde, accident vasculaire cérébral (AVC) ou maladie artérielle périphérique établie
- L’emploi de PLAVIX (bisulfate de clopidogrel) est indiqué dans la prévention secondaire des événements athérothrombotiques (infarctus du myocarde, AVC et décès d'origine vasculaire) chez les patients atteints d'athérosclérose attestée par un AVC, un infarctus du myocarde ou une maladie artérielle périphérique établie.
Syndrome coronarien aigu
- L’emploi de PLAVIX, associé à l’acide acétylsalicylique (AAS), est indiqué dans la prévention secondaire précoce et à long terme des événements athérothrombotiques (infarctus du myocarde, accident vasculaire ischémique, décès d'origine cardiovasculaire et/ou ischémie réfractaire) chez les patients présentant un syndrome coronarien aigu sans sus-décalage du segment ST (c.-à-d., angine de poitrine instable ou infarctus du myocarde sans onde Q). Ces bienfaits de PLAVIX ont été observés uniquement chez les patients qui recevaient de l'AAS en concomitance, en plus des autres traitements standards, de même que chez les patients qui faisaient l’objet d’un traitement médical ou qui avaient subi une intervention coronarienne percutanée (avec ou sans endoprothèse vasculaire) ou un pontage aortocoronarien.
- Chez les patients présentant un infarctus du myocarde aigu avec sus-décalage du segment ST, l’emploi de PLAVIX a permis de réduire le taux de survenue d’un paramètre d’évaluation constitué des décès toutes causes confondues, de même que le taux de survenue des composants d’un paramètre d’évaluation combinant les décès, les récidives d’infarctus et les AVC.
Fibrillation auriculaire
- L’emploi de PLAVIX, associé à l’AAS à faible dose, est indiqué pour la prévention des accidents athérothrombotiques et thromboemboliques, y compris l’accident vasculaire cérébral, chez les patients atteints de fibrillation auriculaire qui présentent au moins un facteur de risque d’accident vasculaire, pour lesquels l’anticoagulothérapie ne convient pas et qui présentent un faible risque hémorragique.
- Le traitement à l’aide d’un antagoniste de la vitamine K a apporté de plus grands bienfaits cliniques que l’AAS utilisé seul ou que l’association de PLAVIX et d’AAS pour ce qui est de réduire les accidents vasculaires cérébraux chez les patients atteints de fibrillation auriculaire qui sont exposés à un risque accru d’accidents vasculaires et qui peuvent suivre un traitement à l’aide d’un antagoniste de la vitamine K.
1.1 Enfants
Enfants (< 18 ans) :
L’innocuité et l’efficacité de PLAVIX chez les enfants n’ont pas été établies (voir la section MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Pédiatrie (< 18 ans)).
1.2 Personnes âgées
On n’a observé aucune différence quant à l’agrégation plaquettaire et au temps de saignement entre les volontaires âgés (≥ 75 ans) et les sujets jeunes en santé (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
2 CONTRE-INDICATIONS
L’emploi de PLAVIX (bisulfate de clopidogrel) est contre-indiqué chez :
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit, y compris tout ingrédient non médicinal, ou du contenant. Pour obtenir une liste complète, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- Les patients qui présentent une hémorragie active telle qu’un ulcère gastroduodénal ou une hémorragie intracrânienne.
- Les patients qui présentent un trouble hépatique grave ou un ictère cholostatique.
Les patients qui prennent du repaglinide (voir la section INTERACTIONS
MÉDICAMENTEUSES).
3 POSOLOGIE ET ADMINISTRATION
3.1 Posologie recommandée et modification posologique
Infarctus de myocarde, AVC ou maladie artérielle périphérique établie
La dose recommandée de PLAVIX est de 75 mg, 1 fois par jour, à long terme, avec ou sans aliments.
Syndrome coronarien aigu
Chez les patients présentant un syndrome coronarien aigu sans sus-décalage du segment ST (angine de poitrine instable/infarctus du myocarde sans onde Q), le traitement par PLAVIX devrait s’amorcer avec une dose d’attaque de 300 mg et se poursuivre à long terme avec une dose de 75 mg, 1 fois par jour, en association avec de l’AAS (de 80 mg à 325 mg par jour; voir la section ESSAIS CLINIQUES).
Chez les patients présentant un infarctus du myocarde avec sus-décalage du segment ST, la dose recommandée de PLAVIX est de 75 mg, administrée 1 fois par jour en association avec de l’AAS, avec ou sans thrombolytiques. Le traitement par PLAVIX peut comporter ou non l’administration d’une dose d’attaque (une dose de 300 mg a été utilisée dans l’essai CLARITY; voir la section ESSAIS CLINIQUES).
Aucun ajustement posologique n’est nécessaire chez les personnes âgées ou les insuffisants rénaux (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Fibrillation auriculaire
Chez les patients atteints de fibrillation auriculaire qui présentent au moins un facteur de risque d’accident vasculaire, pour lesquels l’anticoagulothérapie ne convient pas et qui présentent un faible risque hémorragique, la dose recommandée de PLAVIX est de 75 mg, administrée 1 fois par jour en association avec de l’AAS (de 75 mg à 100 mg par jour; voir la section ESSAIS CLINIQUES).
Pharmacogénétique
Une faible activité métabolique du CYP2C19 a été associée à une diminution de la réponse antiplaquettaire au clopidogrel. Bien que l’administration de doses élevées de clopidogrel à des métaboliseurs faibles en bonne santé se soit traduite par une réponse antiplaquettaire plus marquée, le schéma posologique approprié pour cette population de patients n’a pas été établi dans le cadre d’essais cliniques portant sur les résultats du traitement (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique et Pharmacogénétique).
3.2 Administration
Par voie orale.
3.3 Dose oubliée
Si le patient constate qu’il a oublié de prendre une dose de PLAVIX au moment indiqué, il doit la prendre dès que possible. Cependant, s'il est presque temps de prendre la dose suivante, il doit omettre la dose oubliée et continuer de prendre le médicament selon l’horaire habituel. Il ne doit pas prendre 2 doses à la fois.
4 SURDOSAGE
Un surdosage par le clopidogrel risque d’allonger le temps de saignement et d’entraîner des complications hémorragiques. On devra envisager l’administration d’un traitement approprié en présence d’hémorragies réelles ou soupçonnées.
Une dose orale unique de 1500 ou de 2000 mg/kg de clopidogrel s’est avérée mortelle chez la souris et le rat, tandis qu’une dose de 3000 mg/kg a été mortelle chez le babouin.
Traitement :
Il n’existe pas d’antidote connu au clopidogrel. Lorsqu’une inversion rapide des effets de PLAVIX est nécessaire, une transfusion de plaquettes peut être utilisée afin de contrer les effets pharmacologiques du médicament.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET
CONDITIONNEMENT
Tableau – Formes posologiques, concentrations, composition, et conditionnement
Formes posologiques
PLAVIX dosé à 75 mg se présente sous forme de comprimés pelliculés roses, ronds et légèrement biconvexes, portant l’inscription « 75 » d’un côté et « 1171 » de l’autre.
PLAVIX dosé à 300 mg se présente sous forme de comprimés pelliculés roses et oblongs portant l’inscription « 300 » d’un côté et « 1332 » de l’autre.
Composition
Chaque comprimé dosé à 75 mg contient 97,9 mg de bisulfate de clopidogrel, l'équivalent molaire de 75 mg de clopidogrel base. Chaque comprimé dosé à 300 mg contient 391,5 mg de bisulfate de clopidogrel, l'équivalent molaire de 300 mg de clopidogrel base. Ingrédients non médicinaux : cellulose microcristalline, huile de ricin hydrogénée, hydroxypropylcellulose faiblement substituée, mannitol et polyéthylène glycol 6000. L’enrobage rose contient du dioxyde de titane, de l’hypromellose, du lactose (monohydraté), de l’oxyde ferrique rouge et de la triacétine. Lustrage à la cire de carnauba.
Conditionnement
PLAVIX dosé à 75 mg est offert en boîtes contenant 1 plaquette alvéolée de 28 comprimés ou en flacons de 30, 90, et 100 comprimés.
PLAVIX dosé à 300 mg est offert en boîtes contenant 30 comprimés (3 plaquettes alvéolées de 10 comprimés) et 100 comprimés (10 plaquettes alvéolées de 10 comprimés).
6 MISES EN GARDE ET PRÉCAUTIONS
Conduite de véhicules et utilisation de machines
Aucune incidence sur l'aptitude à conduire un véhicule ni sur les performances psychométriques n'a été observée à la suite de l'administration de clopidogrel.
Voie d’administration | Forme posologique/ concentration | Ingrédients non-médicinaux |
| Orale | Comprimés, 75 mg et à 300 mg | Noyau du comprimé : Mannitol, cellulose microcristalline, polyéthylène glycol 6000, hydroxypropyl-cellulose faiblement substituée, huile de ricin hydrogénée Enrobage : Lactose (monohydraté), hypromellose, dioxyde de titane, triacétine, rouge oxyde ferrique Lustrage : Cire de carnauba |
Appareil digestif
Lésions gastro-intestinales actives
PLAVIX (bisulfate de clopidogrel) prolonge le temps de saignement. Bien qu’il ait été associé à une plus faible fréquence de saignements gastro-intestinaux que l'AAS lors d'un essai clinique comparatif de grande envergure (CAPRIE), PLAVIX ne devrait pas être administré à des patients qui présentent des lésions ayant tendance à saigner. Lors de l'essai CURE, la fréquence des hémorragies gastro-intestinales majeures a été de 1,3 % (PLAVIX + AAS) vs 0,7 % (placebo + AAS).
Chez les patients traités par PLAVIX, il convient d’utiliser avec prudence les médicaments qui peuvent provoquer des lésions gastro-intestinales (p. ex., l’acide acétylsalicylique et les anti-inflammatoires non stéroïdiens).
Système endocrinien/métabolisme
Isoenzyme 2C19 du cytochrome P450 (CYP2C19)
PLAVIX est un promédicament qui doit subir une transformation par l’isoenzyme hépatique CYP2C19 pour former son métabolite actif, un dérivé thiol. La fonction de cette isoenzyme est susceptible d’être altérée, soit par inhibition directe par d’autres médicaments, soit sous l’influence de variants génétiques dysfonctionnels qui réduisent l’activité enzymatique et, de ce fait, l’efficacité de PLAVIX.
On s'attend à ce que l'utilisation de médicaments qui induisent l'activité du CYP2C19 entraîne une augmentation des niveaux de médicament du métabolite actif du clopidogrel et puisse potentialiser le risque de saignement. Par mesure de précaution, l'utilisation concomitante d'inducteurs puissants du CYP2C19 doit être évitée (voir la section INTERACTIONS MÉDICAMENTEUSES).
Pharmacogénétique – Métaboliseurs faibles de l’isoenzyme CYP2C19
Chez les métaboliseurs faibles de l’isoenzyme CYP2C19, l’administration de PLAVIX aux doses recommandées entraîne la formation d’une quantité moindre du métabolite actif du clopidogrel et se traduit par des effets moins marqués sur la fonction plaquettaire. Les métaboliseurs faibles victimes d’un syndrome coronarien aigu ou soumis à une intervention coronarienne percutanée traités par PLAVIX aux doses recommandées sont susceptibles de présenter des taux plus élevés d’événements cardiovasculaires que les patients chez qui l’activité de l’isoenzyme CYP2C19 est normale. On doit envisager l’administration d’un autre traitement ou le recours à d’autres stratégies thérapeutiques chez les patients que l’on sait être des métaboliseurs faibles de l’isoenzyme CYP2C19 (voir les sections POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique et Pharmacogénétique).
Emploi concomitant de PLAVIX et des inhibiteurs de la pompe à protons (IPP) L’oméprazole, un inhibiteur modéré de l’isoenzyme CYP2C19, réduit l’activité pharmacologique de PLAVIX. On doit éviter l’emploi concomitant de PLAVIX et d’inhibiteurs puissants ou modérés de l’isoenzyme CYP2C19. On doit envisager l’utilisation d’un autre antiacide doté d’une activité inhibitrice moins marquée sur l’isoenzyme CYP2C19 ou
le recours à d’autres stratégies thérapeutiques. Le pantoprazole, un faible inhibiteur de l’isoenzyme CYP2C19, interfère moins avec l’activité pharmacologique de PLAVIX que l’oméprazole (voir les sections INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Fonction hépatique/biliaire/pancréatique
L’expérience avec le clopidogrel est limitée chez les patients atteints d’insuffisance hépatique modérée pouvant présenter une diathèse hémorragique. Comme dans tous les cas d’insuffisance hépatique, on doit surveiller étroitement la fonction hépatique et administrer PLAVIX avec prudence.
Lors de l’essai CAPRIE, 344 patients étaient atteints d’insuffisance hépatique (phosphatase alcaline > 300 U/L ou ALT > 120 U/L ou AST > 75 U/L) et 168 d’entre eux ont reçu le clopidogrel pendant 18 mois en moyenne. Les effets indésirables ont été plus fréquents dans cette population que chez le reste des patients de l’essai et plus fréquents dans le groupe recevant le clopidogrel (N = 168) que dans le groupe recevant l’AAS (N = 176) (trouble hémorragique : N = 17 vs N = 14; éruption cutanée: N = 11 vs N = 6; diarrhée : N = 8 vs N = 3, respectivement).
Système immunitaire
Réactivité croisée entre les thiénopyridines
Les patients devraient être évalués pour des antécédents d'hypersensibilité à une autre thiénopyridine (telle que la ticlopidine, le prasugrel) étant donné qu’une réactivité croisée entre les thiénopyridines a été rapportée (voir la section EFFETS INDÉSIRABLES). Les thiénopyridines peuvent provoquer des réactions allergiques légères à graves comprenant l’éruption cutanée et l’œdème de Quincke ou des réactions hématologiques telles que la thrombocytopénie et la neutropénie. Les patients qui ont présenté une réaction allergique antérieure et/ou une réaction hématologique à l’une des thiénopyridines peuvent encourir un risque accru de subir la même réaction ou une réaction différente à une autre thiénopyridine. Il est recommandé d’effectuer un suivi de la réactivité croisée.
Sensibilité au lactose
PLAVIX contient du lactose. Les patients atteints de maladies héréditaires rares telles qu’une intolérance au galactose, un déficit en lactase de Lapp ou une malabsorption du glucose ou du galactose ne doivent pas prendre ce médicament (voir la section CONTRE-INDICATIONS).
Considérations périopératoires
Si le patient doit subir une chirurgie non urgente, on doit envisager l’arrêt du traitement par PLAVIX de 5 à 7 jours avant l’intervention pour que l’effet du médicament ait le temps de disparaître (voir les sections MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et ESSAIS CLINIQUES).
Système rénal
L’expérience thérapeutique avec le clopidogrel est limitée chez les patients atteints d’insuffisance rénale grave ou modérée. Par conséquent, PLAVIX doit être utilisé avec précaution chez ces patients.
Sang
Saignement et troubles hématologiques
Comme pour d’autres antiagrégants plaquettaires, le médecin doit s’enquérir des antécédents de saignement du patient avant de lui prescrire PLAVIX. Il faut faire preuve de prudence lorsque PLAVIX est utilisé chez les patients qui courent un risque plus élevé d’hémorragie en raison d’un traumatisme récent, d’une chirurgie ou d’un autre état pathologique ainsi que chez ceux qui reçoivent de l’acide acétylsalicylique, de l’héparine, des inhibiteurs de la glycoprotéine IIb/IIIa, des anti-inflammatoires non stéroïdiens (AINS), des inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), ou des inducteurs puissants du CYP2C19.
En raison du risque accru d’hémorragie, la prudence s’impose lors de l’administration concomitante de PLAVIX et de warfarine (voir la section INTERACTIONS MÉDICAMENTEUSES).
En raison du risque d’hémorragie et d'effets indésirables d’ordre hématologique, la réalisation d’un hémogramme et de toute autre épreuve appropriée doit être rapidement envisagée chaque fois que des symptômes cliniques évocateurs de saignement surviennent pendant le traitement (voir la section EFFETS INDÉSIRABLES).
Les patients doivent être informés qu’il pourrait être plus long qu’à l’habitude d’arrêter un saignement lorsqu’ils prennent du clopidogrel seul ou en association avec de l’AAS, et qu’ils doivent signaler à leur médecin tout saignement à un endroit inhabituel ou d’une durée anormalement longue. Les patients doivent aussi informer leurs médecins et dentistes qu’ils reçoivent du clopidogrel avant de prendre rendez-vous pour une intervention chirurgicale et avant la prise de tout autre médicament.
Chez les patients ayant récemment subi un accident ischémique transitoire ou un accident vasculaire cérébral et présentant un risque élevé d’événements ischémiques récurrents, il n’a pas été démontré que l’emploi d’AAS et de PLAVIX en association est plus efficace que le recours à PLAVIX en monothérapie, mais il a été démontré que l’association médicamenteuse augmente le risque d’hémorragie majeure (voir la section INTERACTIONS MÉDICAMENTEUSES). Par conséquent, l’ajout d’AAS au traitement doit être fait avec prudence en dehors des cas cliniques où l’association s’est révélée bénéfique.
Lorsqu’une inversion rapide des effets de PLAVIX est nécessaire, une transfusion de plaquettes peut être utilisée pour contrer les effets pharmacologiques du médicament.
On a signalé de rares cas de purpura thrombocytopénique thrombotique (PTT) après l’utilisation de PLAVIX, mais cet effet peut survenir à n’importe quel moment au cours de la première année d’exposition au médicament. Quelques cas ont également été signalés après cette période. Le PTT est une maladie potentiellement mortelle, qui requiert un traitement immédiat avec
plasmaphérèse. Il se caractérise par une thrombocytopénie, une anémie microangiopathique, des modifications neurologiques, un dysfonctionnement rénal et de la fièvre.
L’hémophilie acquise a été signalée suite à l’utilisation de clopidogrel, se manifestant par une augmentation notable des saignements ou des ecchymoses. Dans les cas de prolongation du temps de thromboplastine partielle activée (PTTa) confirmés avec ou sans saignements, l’hémophilie acquise doit être considérée. Les patients présentant un diagnostic confirmé d’hémophilie acquise doivent être pris en charge et traités par des spécialistes, et le traitement par clopidogrel doit être interrompu.
Emploi de PLAVIX associé à l’AAS à faible dose chez des patients atteints de fibrillation auriculaire pour lesquels l’anticoagulothérapie ne convient pas
Il a été démontré que l’emploi de ce traitement antiplaquettaire faisant appel à deux agents chez des patients atteints de fibrillation auriculaire réduit la fréquence des accidents cardiovasculaires (AVC fatal ou non, embolie systémique hors SNC, décès d’origine vasculaire), mais augmente significativement la fréquence des hémorragies majeures, des hémorragies graves et des hémorragies intracrâniennes, et augmente la fréquence des hémorragies fatales comparativement au traitement par l’AAS seul. Avant d’entreprendre un traitement antiplaquettaire associant ces deux agents chez un patient atteint de fibrillation auriculaire, on doit évaluer soigneusement le risque hémorragique du patient.
6.1 Populations particulières
6.1.1 Femmes enceintes
Aucune étude adéquate et rigoureuse n’a été menée chez les femmes enceintes.
Des études portant sur la reproduction ont été effectuées chez le rat et chez le lapin, à des doses pouvant atteindre 500 mg/kg/jour et 300 mg/kg/jour, respectivement. Elles n’ont révélé ni baisse de la fertilité, ni effet indésirable sur le fœtus dus au clopidogrel. Comme les études sur la reproduction chez l’animal ne permettent pas toujours de prévoir la réponse chez l’humain, PLAVIX ne devrait pas être administré à des femmes enceintes, à moins que ses bienfaits possibles ne l’emportent sur les risques pour le fœtus.
6.1.2 Allaitement
Le clopidogrel administré à des rates allaitantes a entraîné un léger retard de développement chez la progéniture. Les études menées chez le rat montrent aussi que le clopidogrel et/ou ses métabolites sont excrétés dans le lait. On ignore si ce médicament est excrété dans le lait maternel (voir la section TOXICOLOGIE NON CLINIQUE, Tératogénicité et altération de la fertilité). Comme de nombreux médicaments sont excrétés dans le lait maternel chez l’humain et parce qu’ils peuvent avoir des effets indésirables graves chez le nourrisson, on doit décider s’il faut cesser l’allaitement ou mettre fin à l’administration du médicament, en tenant compte de l’importance du médicament pour une femme qui allaite (voir la section CONTRE-INDICATIONS).
6.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de PLAVIX chez les enfants n’ont pas été établies. Par conséquent, l’administration de PLAVIX est déconseillée pour cette population. Dans un essai avec randomisation et contrôlé par placebo (CLARINET) mené auprès de 906 nouveau-nés et nourrissons atteints de cardiopathie congénitale cyanogène palliée à l’aide d’une anastomose systémo-pulmonaire, l’administration de clopidogrel n’a été associée à aucun bienfait sur le plan clinique.Personnes âgées
7 EFFETS INDÉSIRABLES
7.1 Aperçu des effets indésirables
L’innocuité du clopidogrel a été évaluée lors d’essais cliniques chez plus de 44 000 patients, y compris plus de 1 200 patients traités pendant au moins 1 an, de même qu’au cours des périodes de surveillance post commercialisation.
Lors des essais CAPRIE, CURE et CLARITY, 3 études réalisées à double insu à l’échelle internationale, environ 50 % des participants avaient plus de 65 ans, et 15 % d’entre eux étaient âgés d’au moins 75 ans. Lors de l’essai ACTIVE A, 75 % des patients ayant reçu PLAVIX avaient au moins 65 ans, et 41 % d’entre eux étaient âgés d’au moins 75 ans. Dans le cadre de l’essai COMMIT, environ 58 % des patients traités par PLAVIX étaient âgés de 60 ans et plus, et parmi eux, 26 % avaient au moins 70 ans.
Les effets indésirables les plus fréquents (≥ 1 %) liés à l’emploi de PLAVIX (associé ou non à de l’AAS) au cours des essais comparatifs réalisés ont été les hémorragies et les troubles hémorragiques, y compris le purpura, les éruptions cutanées, la dyspepsie, les douleurs abdominales et la diarrhée (voir la section Effets indésirables du médicament observés au cours des essais cliniques).
Les effets indésirables les plus graves, rarement signalés (< 1 %) au cours des essais comparatifs réalisés, ont été les troubles hémorragiques et les troubles de la coagulation, y compris les hémorragies gastro-intestinales, les ulcères hémorragiques et l’hémothorax.
Troubles sanguins : Agranulocytose ou granulocytopénie, anémie aplasique, neutropénie et thrombocytopénie.
Troubles gastro-intestinaux : Ulcère duodénal, gastrique ou gastroduodénal.
Affections de la peau : Éruptions cutanées et éruptions bulleuses.
Lors de l’essai CAPRIE, la fréquence globale d’abandon du traitement à l’étude en raison d’effets indésirables s’est révélée comparable dans les 2 groupes (PLAVIX, 11,9 % et AAS, 11,9 %). Dans l’essai CURE, l’abandon du traitement à l’étude a atteint 5,8 % chez les patients qui recevaient PLAVIX en association avec de l’AAS et 3,9 % chez ceux qui recevaient un placebo avec de l’AAS. Lors de l’essai CLARITY, la fréquence globale d’abandon du traitement à l’étude a été plus élevée chez les témoins placebo (8,6 %) que chez les patients traités par le
clopidogrel (6,9 %). Par ailleurs, dans l’essai COMMIT, la fréquence globale d’abandon s’est révélée comparable dans les 2 groupes (clopidogrel, 2,4 % et placebo, 2,2 %). Lors de l’essai ACTIVE A, la fréquence globale d’abandon du traitement à l’étude en raison d’effets indésirables a été plus élevée dans le groupe traité par le clopidogrel en association avec de l’AAS (10,3 %) que dans le groupe recevant l’AAS seul (7,4 %), surtout en raison des troubles gastro-intestinaux (2,5 % vs 2,0 %).
7.2 Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
ESSAI CAPRIE :
À quelques exceptions près (voir le Tableau 1), la tolérabilité globale de PLAVIX a été similaire dans toutes les tranches d’âge, sans égard au sexe et à la race. Chez les femmes, cependant, la fréquence des troubles hémorragiques a été légèrement plus élevée dans le groupe traité par le clopidogrel (11,36 % vs 9,88 %).
Effets indésirables d’importance clinique
Les effets indésirables d’importance clinique observés au cours de l’essai CAPRIE figurent ci-dessous.
Troubles hémorragiques et troubles de la coagulation : Un cas de purpura de Schönlein-Henoch (symptômes viscéraux aigus : vomissements, diarrhée, météorisme, hématurie, colique néphrétique) a été signalé chez 1 patient prenant PLAVIX. Le patient s’est rétabli en 1 mois sans séquelle. La fréquence des thrombopénies graves (< 80 G/L) était de 0,2 % avec le clopidogrel et de 0,1 % avec l’AAS; dans de très rares cas, une numération plaquettaire ≤ 30 000/mm3 a été signalée. La fréquence globale d’hémorragie était la même après l’administration de clopidogrel et d’AAS (9,3 %). La fréquence des cas graves était de 1,4 % et de 1,6 % dans les groupes traités respectivement par le clopidogrel et l’AAS. La fréquence globale d’autres troubles hémorragiques était plus forte dans le groupe ayant reçu du clopidogrel (7,3 %) que dans celui traité par l’AAS (6,5 %). Cependant, la fréquence des cas graves était semblable dans les 2 groupes traités (0,6 % et 0,4 % respectivement).
Une neutropénie grave (< 0,450 G/L) a été observée chez quatre patients (0,04 %) ayant pris du clopidogrel et chez deux patients (0,02 %) ayant pris de l’AAS.
Chez deux des 9 599 patients ayant reçu du clopidogrel et chez aucun des 9 586 patients ayant reçu de l’AAS le taux de neutrophiles était égal à zéro. Bien que le risque de myélotoxicité semble assez faible avec le clopidogrel, cette possibilité doit être envisagée quand un patient prenant du clopidogrel présente de la fièvre ou d’autres signes d’infection.
Un cas d’anémie aplasique est survenu pendant le traitement par le clopidogrel.
Troubles gastro-intestinaux : Dans l’ensemble, la fréquence des troubles gastro-intestinaux (p. ex., douleur abdominale, dyspepsie, gastrite et constipation) chez les patients ayant reçu PLAVIX (bisulfate de clopidogrel) était de 27,1 %, comparativement à 29,8 % chez ceux traités par l’AAS. La fréquence d’abandons du traitement en raison d’effets indésirables gastro-intestinaux était de 3,2 % dans le cas de PLAVIX et de 4,0 % dans celui de l’AAS.
Troubles hépatiques et biliaires : La fréquence globale des troubles hépatiques et biliaires chez les patients traités par le clopidogrel (3,5 %) était comparable à celle observée chez les patients recevant l’AAS (3,4 %). Les effets indésirables les plus fréquents ont été une augmentation du nombre d’enzymes hépatiques et une bilirubinémie.
Affections cutanées : La fréquence des affections de la peau et des annexes cutanées chez les patients recevant PLAVIX était de 15,8 % (0,7 % de cas graves) et de 13,1 % (0,5 % de cas graves) chez ceux traités par l’AAS. On n’a relevé aucune différence notable entre les groupes de traitement en ce qui a trait à la fréquence des éruptions bulleuses (PLAVIX, 0,23 % vs AAS, 0,16 %). Un cas d’éruption bulleuse grave a été signalé dans le groupe prenant PLAVIX. La fréquence globale d’abandons du traitement en raison d’affections de la peau ou de ses annexes était de 1,5 % dans le cas de PLAVIX et de 0,8 % dans celui de l’AAS.
Le tableau ci-dessous présente un résumé des effets indésirables d’importance clinique qui ont été observés durant l’essai CAPRIE. Les patients qui présentaient une intolérance connue à l’AAS étaient exclus de l’essai.

Tableau 1 – Résumé des effets indésirables étant survenus chez 1 % des patients traités par PLAVIX – Essai CAPRIE
| Effet indésirable | PLAVIX n = 9599 (%) | AAS n = 9586 (%) |
Ensemble de l’organisme Lésion accidentelle/infligée Douleur thoracique Symptômes pseudogrippaux Fatigue Douleurs | 7,9 8,3 7,5 3,3 6,4 | 7,3 8,3 7 3,4 6,3 |
Appareil cardiovasculaire Œdème déclive Œdème Maladies cardiaques et troubles du rythme Hypertension Œdème périphérique | 1,2 1,0 4,3 4,3 1,2 | 1,3 1,2 5,0* 5,1 1,6 |
Système nerveux central Étourdissements Céphalées | 6,2 7,6 | 6,7 7,2 |
Système endocrinien et métabolisme
Tableau 1 – Résumé des effets indésirables étant survenus chez 1 % des patients traités par PLAVIX – Essai CAPRIE
| Effet indésirable | PLAVIX n = 9599 (%) | AAS n = 9586 (%) |
| Hypercholestérolémie | 4,0 | 4,4 |
| Appareil digestif | ||
Tout effet indésirable Douleur abdominale Constipation Diarrhée
Flatulence Nausées Vomissements | 27,1 5,6 2,4 4,5* 0,2 0,4 5,2 1,0 3,4 1,3 | 29,8 7,1* 3,3* 3,4 0,1 0,3 6,1* 1,1 3,8 1,4 |
Appareil génito-urinaire Infection des voies urinaires | 3,1 | 3,5 |
Hémorragies ou saignements Épistaxis Hématome Hémorragie gastro-intestinale
| 2,9 1,6 2,0 0,7 5,3* | 2,5 1,5 2,7* 1,1 3,7 |
Appareil locomoteur Arthralgie Dorsalgie | 6,3 5,8 | 6,2 5,3 |
Trouble mental Dépression | 3,6 | 3,9 |
Peau Tout effet indésirable Prurit Éruptions cutanées
| 15,8 3,3* 4,2* 0,1 0,5 | 13,1 1,6 3,5 0,1 0,2 |
Appareil respiratoire Bronchite Toux Dyspnée Rhinite Infection des voies respiratoires supérieures | 3,7 3,1 4,5 4,2 8,7 | 3,7 2,7 4,7 4,2 8,3 |
* Différence statistiquement significative entre les traitements (p ≤ 0,05) (1) Les patients peuvent avoir été inclus dans plus de 1 catégorie.
Aucun effet indésirable d’importance clinique autre que ceux observés durant l’essai CAPRIE n’a été signalé à une fréquence ≥ 2,5 % lors des essais comparatifs CURE, CLARITY, ACTIVE A et COMMIT.
Le Tableau 2 montre la proportion de patients ayant interrompu le traitement par le médicament à l’étude en raison d’effets indésirables lors de l’essai CAPRIE.
Tableau 2 – Abandons dus aux effets indésirables au cours de l’essai CAPRIE (nombre et pourcentage de patients)
| Effet indésirable | Interruption définitive du traitement par le médicament à l’étude | |
| PLAVIX n = 9599 (%) | AAS n = 9586 (%) | |
| Éruptions cutanées | 0,9 | 0,41* |
| Diarrhée | 0,42 | 0,27 |
| Indigestions/nausées/vomisse ments | 1,9 | 2,41* |
| Tout trouble hémorragique | 1,2 | 1,37 |
| Hémorragie intracrânienne | 0,21 | 0,33 |
| Hémorragie gastro-intestinale | 0,52 | 0,93* |
| Anomalie de la fonction hépatique | 0,23 | 0,29 |
* statistiquement significatif; p < 0,05
ESSAI CURE :
Dans l’essai CURE, PLAVIX était administré avec de l’AAS et ne s’est accompagné d’aucune augmentation notable du taux d’hémorragies mortelles ou potentiellement mortelles comparativement au placebo administré avec de l’AAS. La fréquence des hémorragies (mineures et majeures) ne menaçant pas le pronostic vital a été significativement plus importante dans le groupe traité par PLAVIX et l’AAS. La fréquence d’hémorragies intracrâniennes s’est chiffrée à 0,1 % dans les 2 groupes. Les hémorragies graves sont survenues principalement dans l’appareil digestif et aux points de ponction artériels. Le Tableau 3 montre la fréquence des hémorragies chez les patients ayant reçu PLAVIX avec de l’AAS dans le cadre de l’essai CURE.
Tableau 3 – Fréquence des complications hémorragiques – Essai CURE (% de patients)
| Événement | PLAVIX + AAS* (n = 6259) | Placebo + AAS* (n = 6303) | Valeur de p |
| Hémorragie menaçant le pronostic vital | 2,2 | 1,8 | 0,13 |
| Mortelle | 0,2 | 0,2 | |
| Chute d’hémoglobine de 5 g/dL | 0,9 | 0,9 |
| Nécessitant une intervention chirurgicale | 0,7 | 0,7 | |
| AVC hémorragique | 0,1 | 0,1 | |
| Nécessitant des inotropes | 0,5 | 0,5 | |
| Nécessitant des transfusions (≥ 4 unités) | 1,2 | 1 | |
| Autre hémorragie majeure | 1,6 | 1 | 0,005 |
| Significativement invalidante | 0,4 | 0,3 | |
| Hémorragie intra-oculaire avec perte de vision importante | 0,05 | 0,03 | |
| Nécessitant 2 ou 3 unités de sang | 1,3 | 0,9 | |
| Hémorragie majeure† | 3,7‡ | 2,7§ | 0,001 |
| Hémorragie mineure¶ | 5,1 | 2,4 | < 0,001 |
| Total des événements avec complications hémorragiques | 8,5 | 5 | < 0,001 |
* D’autres traitements standard ont été utilisés au besoin. Tous les patients ont reçu de l’AAS à raison de 75 à 325 mg par jour (moyenne = 160 mg).
† Hémorragies menaçant le pronostic vital et autres hémorragies majeures nécessitant la transfusion de ≥ 2 unités de sang.
‡ La fréquence des hémorragies majeures dans le groupe PLAVIX + AAS était liée à la dose d’AAS : < 100 mg = 2,6 %; entre 100 et 200 mg = 3,5 %; > 200 mg = 4,9 %
§ La fréquence des hémorragies majeures dans le groupe placebo + AAS était liée à la dose d’AAS : < 100 mg = 2,0 %; entre 100 et 200 mg = 2,3 %; > 200 mg = 4,0 %
¶ A entraîné l’interruption du traitement par le médicament à l’étude.
Le nombre de patients ayant présenté une hémorragie correspondant aux critères d’hémorragie grave établis lors de l’essai TIMI (Thrombolysis in Myocardial Infarction) a été de 68 (1,09 %) dans le groupe traité par le clopidogrel et de 73 (1,16 %) dans le groupe placebo (risque relatif : 0,94; p = 0,70). Le nombre de patients ayant présenté une hémorragie correspondant aux critères d’hémorragie grave ou menaçant le pronostic vital établis lors de l’essai GUST (Global Utilization of Streptokinase and Tissue Plasminogen Activator for Occluded Coronary Arteries) a été de 78 dans le groupe traité par le clopidogrel et de 70 dans le groupe placebo (risque relatif: 1,12; p = 0,48). Certains patients ont eu plus de 1 épisode d’hémorragie.
Quatre-vingt-douze pour cent (92 %) des patients de l’essai CURE ont reçu de l’héparine non fractionnée ou de faible poids moléculaire; la fréquence des hémorragies chez ces patients était comparable à la fréquence globale.
Chez les patients qui ont interrompu le traitement plus de 5 jours avant un pontage aortocoronarien, on n’a noté aucun excédent d’hémorragies majeures durant les 7 jours qui ont suivi la chirurgie (taux d’hémorragies de 4,4 % pour PLAVIX + l’AAS et de 5,3 % pour le placebo + l’AAS). Chez les patients qui ont poursuivi le traitement pendant les 5 jours précédant le pontage, les taux d’hémorragies ont été de 9,6 % pour PLAVIX + l’AAS et de 6,3 % pour le placebo + l’AAS (différence non significative).
Ci-dessous figurent d’autres effets indésirables éventuellement graves et pouvant être d’intérêt clinique, mais rarement signalés (fréquence < 1 %) chez les patients traités par PLAVIX lors des essais comparatifs CAPRIE et CURE, sans égard à leur relation avec ce médicament. En général, la fréquence de ces effets était semblable à celle observée chez les patients ayant reçu l’AAS (essai CAPRIE) ou le placebo + l’AAS (essai CURE).
Ensemble de l’organisme : réaction allergique et nécrose ischémique.
Trouble cardiovasculaire : œdème généralisé.
Troubles gastro-intestinaux : ulcère gastrique perforé, gastrite hémorragique et ulcère hémorragique des voies digestives hautes.
Troubles hépatiques et biliaires : bilirubinémie, hépatite infectieuse et stéatose hépatique.
Dysfonctions plaquettaires et troubles de la coagulation : hémarthrose, hématurie, hémoptysie, hémorragie intracrânienne, hémorragie rétropéritonéale, hémorragie de la plaie opératoire, hémorragie oculaire, embolie pulmonaire, hémorragie pulmonaire, purpura allergique.
Anomalies érythrocytaires : anémie aplasique, anémie hypochrome.
Trouble de la reproduction chez la femme : ménorragie.
Trouble de la fonction respiratoire : hémothorax.
Affections de la peau et de ses annexes : éruption bulleuse, éruption érythémateuse, éruption maculopapuleuse, urticaire.
Troubles urinaires : anomalie de la fonction rénale, insuffisance rénale aiguë.
Anomalies leucocytaires et troubles du système réticulo-endothélial : agranulocytose, granulocytopénie, leucémie.
Ci-dessous figurent d’autres effets indésirables d’importance clinique observés à une fréquence supérieure à 0,1 % lors des essais CAPRIE et CURE combinés ou dans le cadre d’autres études, ainsi que des effets indésirables graves et importants observés à une fréquence inférieure à 0,1 %.
Troubles des systèmes nerveux central et périphérique :
Peu courants : étourdissements, paresthésie
Rares : vertiges
Troubles gastro-intestinaux :
Courants : douleur abdominale, diarrhée, dyspepsie
Peu courants : constipation, ulcère duodénal, flatulence, ulcère gastrique, gastrite, nausées, vomissements
Dysfonctions plaquettaires et troubles de la coagulation :
Peu courants : allongement du temps de saignement, diminution de la numération plaquettaire Très rare : purpura thrombocytopénique thrombotique (PTT)
Affections de la peau et de ses annexes :
Peu courants : éruptions cutanées, prurit
Anomalies leucocytaires et troubles du système réticulo-endothélial :
Peu courants : leucopénie, diminution de la numération des neutrophiles, éosinophilie
ESSAI CLARITY :
Lors de l’essai CLARITY, la fréquence des hémorragies graves (définies comme une hémorragie intracrânienne ou une hémorragie associée à une baisse de l’hémoglobinémie > 5 g/dL) a été semblable dans les 2 groupes (1,3 % dans le groupe traité par PLAVIX en association avec de l’AAS vs 1,1 % dans celui qui recevait un placebo en association avec de l’AAS). On a observé des résultats analogues dans l’ensemble des sous-groupes de patients évalués en fonction de leurs caractéristiques initiales et du type de traitement fibrinolytique ou d’héparinothérapie reçu. Les hémorragies mortelles (0,8 % chez les patients traités par PLAVIX et l’AAS vs 0,6 % chez ceux recevant un placebo et l’AAS) et intracrâniennes (0,5 % vs 0,7 %, respectivement) sont survenues à une fréquence comparable et peu élevée dans les 2 groupes.
ESSAI COMMIT :
Comme l’indique le Tableau 4, la fréquence globale d’hémorragies intracrâniennes et extracrâniennes graves survenues au cours de l’essai COMMIT a été faible et comparable dans les 2 groupes.
Tableau 4 – Nombre et pourcentage de patients ayant présenté des hémorragies lors de l’essai COMMIT
| Type d’hémorragie | PLAVIX (+ AAS) (N = 22 961) | Placebo (+ AAS) (N = 22 891) | Valeur de p |
Hémorragie grave* (intracrânienne ou extracrânienne) ** Extracrânienne grave Mortelle AVC hémorragique Mortel | 134 (0,6 %) 82 (0,4 %) 36 (0,2 %) 55 (0,2 %) 39 (0,2 %) | 125 (0,5 %) 73 (0,3 %) 37 (0,2 %) 56 (0,2 %) 41 (0,2 %) | 0,59 0,48 0,90 0,91 0,81 |
| Autre hémorragie extracrânienne (mineure) | 831 (3,6 %) | 721 (3,1 %) | 0,005 |
| Toute hémorragie extracrânienne | 896 (3,9 %) | 777 (3,4 %) | 0,004 |
* Hémorragie grave : hémorragie intracrânienne ou extracrânienne potentiellement mortelle ou ayant nécessité des transfusions
** La fréquence relative d’hémorragies extracrâniennes ou intracrâniennes graves n’était pas liée à l’âge des patients. Dans le groupe PLAVIX + AAS, les taux d’hémorragies graves en fonction de l’âge s’établissaient comme suit : < 60 ans = 0,3 %; ≥ 60 ans et < 70 ans = 0,7 %; ≥ 70 ans = 0,8 %. Dans le groupe placebo + AAS, les taux en fonction de l’âge étaient les suivants : < 60 ans = 0,4 %; ≥ 60 ans et < 70 ans = 0,6 %; ≥ 70 ans = 0,7 %.
ESSAI ACTIVE A :
Lors de l’essai ACTIVE A, le taux d’hémorragie majeure était plus élevé dans le groupe PLAVIX + AAS que dans le groupe placebo + AAS (6,7 % vs 4,3 %); il s’agissait surtout d’hémorragies extracrâniennes dans les 2 groupes (5,3 % pour PLAVIX + AAS vs 3,5 % pour le placebo + l’AAS), et plus particulièrement d’hémorragies gastro-intestinales (3,5 % pour PLAVIX + AAS vs 1,8 % pour le placebo + l’AAS). On a aussi observé un excédent d’hémorragies intracrâniennes dans le groupe de traitement par PLAVIX + AAS par comparaison au groupe de traitement par le placebo + l’AAS (1,4 % vs 0,8 %, respectivement). Dans le groupe ayant reçu PLAVIX + l’AAS (voir le Tableau 5), on a également relevé un excédent numérique des taux d’hémorragies mortelles et des taux d’AVC hémorragiques (0,8 % pour PLAVIX + AAS vs 0,6 % pour le placebo + l’AAS).
Tableau 5 - Nombre et pourcentage de patients ayant présenté des accidents hémorragiques durant l’essai ACTIVE Ac
Nbre (%) de patients
ayant présenté des
accidents hémorragiques
Hémorragie
PLAVIX +
AAS (N =
3772)
Placebo +
AAS (N = 3782)
Risque relatif (%)
(IC de 95 %)
Valeur de p
Majeureab (surtout
extracrânienne)
251 (6,7) 162 (4,3) 1,6 (de 1,3 à 1,9) < 0,0001
- Graveab 190 (5,0) 122 (3,2) 1,6 (de 1,3 à 2,0) < 0,0001
- Mortelle 42 (1,1) 27 (0,7) 1,6 (de 1,0 à 2,5) 0,0680
Hémorragie
intracrânienneab
54 (1,4) 29 (0,8) 1,9 (de 1,2 à 2,9) 0,0056
Mineured 408 (10,8) 175 (4,6) 2,4 (de 2,0 à 2,9) < 0,0001 Toute hémorragieb 1014 (26,9) 651 (17,2) 1,7 (de 1,5 à 1,8) < 0,0001 a Tels que documentés
b Incluant 1 patient ayant présenté un accident vasculaire ischémique documenté comme étant un événement hémorragique, mais sans saignement.
c Dans le groupe PLAVIX + AAS, les taux d’accidents hémorragiques majeurs en fonction de l’âge s’établissaient comme suit : < 65 ans = 3,3 %; ≥ 65 ans et < 75 ans = 7,1 %; ≥ 75 ans = 8,3 %.
c Dans le groupe de l’AAS seul, les taux d’accidents hémorragiques majeurs en fonction de l’âge s’établissaient comme suit : < 65 ans = 1,9 %; ≥ 65 ans et < 75 ans = 3,9 %; ≥ 75 ans = 6,0 %.
L’hémorragie intracrânienne comprend l’AVC hémorragique et l’hématome sous-dural. d L’hémorragie mineure était définie comme une hémorragie entraînant l’abandon du traitement par le médicament à l’étude.
7.3 Effets indésirables identifiés après la mise en marché
On a également signalé les effets indésirables suivants après la commercialisation du médicament, mais la relation de cause à effet entre ces réactions et le clopidogrel n’a pas été clairement établie.
Les fréquences des effets indésirables suivants ne sont pas connues (ne peuvent pas être estimées à partir des données disponibles).
Troubles sanguins et troubles du système lymphatique :
Agranulocytose, hémophilie A acquise, anémie aplasique/pancytopénie; cas d’hémorragies à issue mortelle (surtout gastro-intestinales, intracrâniennes et rétropéritonéales); cas graves d’hémorragies (surtout oculaires [conjonctive, rétine], musculosquelettiques, cutanées et des voies respiratoires), d’épistaxis, d’hématurie et d’hémorragie de la plaie opératoire, d’hématome; hémophilie acquise, purpura thrombocytopénique thrombotique (PTT). Dans certains cas, le PTT s’est avéré mortel (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Troubles cardiovasculaires :
- Hypotension, souvent liée à une hémorragie ou à une réaction allergique.
Syndrome de Kounis (angine vasospastique allergique ou infarctus du myocarde allergique)
dans le contexte d’une réaction d’hypersensibilité ou anaphylactoïde/anaphylactique ou au clopidogrel.
Troubles gastro-intestinaux :
Colite (y compris rectocolite hémorragique et colite lymphocytaire), pancréatite, stomatite.
Troubles généraux et touchant le point d’administration :
Fièvre.
Troubles hépatiques et biliaires :
Hépatite, anomalie fonctionnelle hépatique, insuffisance hépatique aiguë.
Troubles du système immunitaire :
Réactions anaphylactoïdes, maladie sérique.
Réaction d’hypersensibilité médicamenteuse croisée entre les thiénopyridines (telles que la ticlopidine, le prasugrel) (voir la section MISES EN GARDE ET PRÉCAUTIONS). Syndrome auto-immun anti-insuline pouvant entraîner une hypoglycémie sévère, en particulier chez les porteurs du sous-type d’antigène des leucocytes humains HLA-DRA4 (plus fréquent chez les sujets d’origine japonaise).
Troubles musculosquelettiques et osseux :
Arthralgie, arthrite, myalgie.
Troubles neurologiques :
Altération du goût, agueusie.
Troubles psychiatriques :
Confusion, hallucinations.
Troubles des fonctions rénale et urinaire :
Glomérulopathie, créatininémie élevée.
Troubles respiratoires, thoraciques et médiastinaux :
Bronchospasme, pneumonie interstitielle, pneumonie à éosinophile.
Troubles cutanés et sous-cutanés :
Éruption maculopapuleuse, érythémateuse ou exfoliatrice, urticaire, prurit, œdème de Quincke, éruption bulleuse (érythème polymorphe), syndrome de Stevens-Johnson, nécrolyse épidermique toxique, pustulose exanthémateuse aiguë généralisée (PEAG), syndrome d'hypersensibilité médicamenteuse, éruption cutanée avec éosinophilie et symptômes systémiques (DRESS), eczéma, lichen plan.
Troubles vasculaires :
Vascularite.
Troubles de l’appareil reproducteur et des seins :
Gynécomastie.
8 INTERACTIONS MÉDICAMENTEUSES
8.1 Aperçu
Médicaments associés à un risque de saignement
Un effet additif peut éventuellement entraîner une augmentation du risque de saignement. Il convient donc de faire preuve de prudence lors de l’administration concomitante de médicaments associés à un risque de saignement.
Inhibiteurs de l’isoenzyme CYP2C19
PLAVIX est transformé en métabolite actif en grande partie par l’isoenzyme CYP2C19. L’emploi concomitant de PLAVIX et de médicaments qui inhibent l’activité de cette isoenzyme entraîne une baisse des concentrations plasmatiques du métabolite actif de PLAVIX et une diminution de l’inhibition de l’agrégation plaquettaire (voir le Tableau 7 ayant trait aux médicaments qui inhibent l’isoenzyme CYP2C19; voir aussi la section MISES EN GARDE ET PRÉCAUTIONS).
Inhibiteurs de la pompe à protons (IPP) : Dans le cadre d’une étude clinique avec permutation, les sujets ont reçu pendant 5 jours un traitement reposant sur PLAVIX (dose d’attaque de 300 mg, suivie d’une dose d’entretien de 75 mg par jour) administré seul ou en association avec de l’oméprazole (dose de 80 mg administrée au même moment que la dose de PLAVIX). Comme le montre le Tableau 6 ci-après, l’administration concomitante d’oméprazole et de PLAVIX s’est traduite par une diminution considérable de l’exposition (Cmax et ASC) au métabolite actif de PLAVIX et de l’inhibition de l’agrégation plaquettaire. Des résultats similaires ont été observés lorsque PLAVIX et l’oméprazole ont été administrés à 12 heures d’intervalle (données non présentées).
Aucune étude adéquate n’a été réalisée sur l’administration d’une dose plus faible d’oméprazole ni d’une dose de PLAVIX plus élevée que la dose recommandée.
On a mené une étude portant sur l’administration de PLAVIX (dose d’attaque de 300 mg, suivie d’une dose d’entretien de 75 mg par jour) et d’une dose élevée (80 mg par jour) de pantoprazole, un faible inhibiteur de l’isoenzyme CYP2C19. Les concentrations plasmatiques du métabolite actif de PLAVIX et le degré d’inhibition de l’agrégation plaquettaire se sont révélés inférieurs à
ceux que l’on a observés après l’administration de PLAVIX en monothérapie, mais supérieurs à ceux que l’on a obtenus à la suite d’un traitement d’association reposant sur l’oméprazole à 80 mg et PLAVIX (dose d’attaque de 300 mg, suivie d’une dose d’entretien de 75 mg par jour) (voir le Tableau 6).
Tableau 6 – Exposition au métabolite actif de PLAVIX et inhibition de l’agrégation plaquettaire à la suite d’un traitement par PLAVIX en monothérapie ou en association avec un inhibiteur de la pompe à protons (oméprazole ou pantoprazole)
Variation par rapport à l’administration de PLAVIX (300 mg/75 mg) en monothérapie (%) | ||||||
| Cmax (ng/mL) | ASC | Inhibition de l’agrégation plaquettaire† (%) | ||||
| PLAVIX plus | Jour 1 | Jour 5 | Jour 1 | Jour 5** | Jour 1 | Jour 5 |
| Oméprazole* à 80 mg | ↓ 46 % | ↓ 42 % | ↓ 45 % | ↓ 40 % | ↓ 39 % | ↓ 21 % |
| Pantoprazole à 80 mg | ↓ 24 % | ↓ 28 % | ↓ 20 % | ↓ 14 % | ↓ 15 % | ↓ 11 % |
† Inhibition de l’agrégation plaquettaire consécutive à l’administration de 5 µM d’ADP * Des résultats similaires ont été observés lorsque PLAVIX et l’oméprazole ont été administrés à 12 heures d’intervalle. ** L’ASC au jour 5 correspond à l’ASC0-24.
Selon certaines études d’observation sans randomisation, l’administration concomitante de PLAVIX et d’un IPP a été associée à une incidence plus élevée d’événements cardiovasculaires, mais les résultats de sous-études d’essais cliniques avec randomisation n’ont permis d’établir aucun lien significatif entre cette association médicamenteuse et les événements cardiovasculaires. L’emploi d’inhibiteurs puissants ou modérés de l’isoenzyme CYP2C19 en association avec PLAVIX n’est pas recommandé.
Anticoagulants
Étant donné le risque potentiellement accru d’hémorragie, les anticoagulants devraient être utilisés avec prudence, car la tolérabilité et l’innocuité d’un traitement concomitant avec PLAVIX n’ont pas été établies. On doit évaluer les facteurs de risque pour chaque patient avant de lui prescrire PLAVIX.
Warfarine (substrats de l’isoenzyme CYP 2C9) : Administré à de fortes concentrations in vitro, PLAVIX inhibe l’activité de l’isoenzyme CYP 2C9. Bien que l’administration de PLAVIX à raison de 75 mg par jour n’ait pas modifié les paramètres pharmacocinétiques de la S-warfarine (un substrat de l’isoenzyme CYP 2C9), ni le RIN chez les patients traités au long cours par la warfarine, l’association de PLAVIX et de la warfarine augmente le risque d’hémorragie, en raison de leurs effets indépendants sur l’hémostase.
Autres traitements concomitants
On n’a signalé aucune interaction indésirable cliniquement significative lors des essais cliniques sur PLAVIX, au cours desquels les patients ont reçu divers médicaments en concomitance, dont de l’AAS, des diurétiques, des bêtabloquants, des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA), des inhibiteurs calciques, des hypolipidémiants, des vasodilatateurs coronariens, des antidiabétiques (notamment de l’insuline), des thrombolytiques, de l’héparine non fractionnée et/ou de faible poids moléculaire, des inhibiteurs de la glycoprotéine IIb/IIIa, des antiépileptiques et une hormonothérapie substitutive (voir cependant le Tableau 6 en ce qui a trait à l’AAS et aux inhibiteurs de la glycoprotéine IIb/IIIa.). Un examen des données des essais cliniques ne révèle aucun signe d’interaction entre PLAVIX et l’atorvastatine. Dans l’essai CAPRIE, la fréquence des événements hémorragiques (épistaxis surtout) était plus élevée chez les patients traités par les inhibiteurs de l’HMG-CoA réductase et par PLAVIX. La fréquence des hémorragies intracrâniennes était plus élevée chez les patients traités par des inhibiteurs de l’HMG-CoA réductase et l’AAS. Il n’existe aucune raison physiopathologique ou pharmacologique connue pour expliquer ces observations.
PLAVIX est peu susceptible d’interférer avec le métabolisme de médicaments comme la phénytoïne, le tolbutamide et les anti-inflammatoires non stéroïdiens, qui sont métabolisés par l’isoenzyme CYP 2C9 du cytochrome P450. D’après les données issues de l’essai CAPRIE, l’administration concomitante de PLAVIX et de phénytoïne ou de tolbutamide ne pose pas de risque.
On n’a observé aucune interaction pharmacodynamique cliniquement significative lors de l’administration de PLAVIX en concomitance avec l’aténolol, la nifédipine ou une association de ces 2 agents durant les essais cliniques visant à évaluer les interactions avec ces médicaments. On a noté une légère augmentation de l’activité pharmacodynamique de PLAVIX lors de l’administration simultanée de phénobarbital; cependant, cet effet n’a pas été considéré comme étant cliniquement significatif. L’activité pharmacodynamique de PLAVIX n’a pas été modifiée significativement par l’administration concomitante d’œstrogènes.
Médicaments substrats du CYP2C8 : Il a été montré que le clopidogrel entraîne une augmentation de l’exposition au repaglinide chez des volontaires sains (voir le Tableau 7, ci-dessous). Des études in vitro ont montré que l’augmentation de l’exposition au repaglinide est causée par une forte inhibition du CYP2C8 par le métabolite glucuronidé du clopidogrel. L’administration concomitante de clopidogrel et de repaglinide est contre-indiquée (voir la section CONTRE-INDICATIONS). En raison du risque d’augmentation des concentrations plasmatiques du clopidogrel et de médicaments éliminés principalement par la voie métabolique du CYP2C8 (p. ex., le paclitaxel), leur administration concomitante doit être effectuée avec prudence.
8.2 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 7 - Interactions médicament-médicament établies ou potentielles
Nom propre/ Nom usuel | Source de preuves | Effet | Commentaire clinique |
| AAS | EC | Potentialisation de l'effet de l'AAS sur l'agrégation plaquettaire induite par le collagène | L'AAS (2 x 500 mg, en 1 prise) n'a pas modifié l'effet inhibiteur du clopidogrel sur l'agrégation plaquettaire induite par l'ADP. Le risque d’hémorragie gastro-intestinale peut être plus marqué lorsque PLAVIX est administré en concomitance avec l’AAS. PLAVIX (75 mg) et l'AAS (de 75 à 325 mg) ont été administrés en concomitance pendant une période pouvant aller jusqu'à 1 an. En raison d’une possible interaction pharmacodynamique entre le clopidogrel et l’AAS, la prudence s’impose lorsqu’on emploie ces médicaments en concomitance. Chez les patients ayant peu auparavant subi un accident ischémique transitoire ou un accident vasculaire cérébral et présentant un risque élevé d’événements ischémiques récurrents, il n’a pas été démontré que l’emploi d’AAS et de PLAVIX en association est plus efficace que le recours à PLAVIX en monothérapie, mais il a été démontré que l’association médicamenteuse augmente le risque d’hémorragie majeure. |
| Inhibiteurs de la glycoprotéine IIb/IIIa | T | Étant donné la possibilité d’une interaction pharmacodynamique, la prudence s’impose lorsqu’on emploie ces médicaments en concomitance avec PLAVIX. |
Nom propre/ Nom usuel | Source de preuves | Effet | Commentaire clinique |
Inducteurs du CYP2C19 (p. ex., rifampicine) | T | Augmentation des taux de médicament du métabolite actif du clopidogrel | Étant donné que le clopidogrel est métabolisé en son métabolite actif en partie par le CYP2C19, l'utilisation de médicaments qui induisent l'activité de cette enzyme devrait entraîner une augmentation des taux de médicament du métabolite actif du clopidogrel. La rifampicine induit fortement le CYP2C19, entraînant à la fois une augmentation du taux de métabolite actif du clopidogrel et une inhibition des plaquettes, ce qui pourrait en particulier potentialiser le risque de saignement. Par mesure de précaution, l'utilisation concomitante d'inducteurs puissants du CYP2C19 doit être évitée (voir la section MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme). |
Nom propre/ Nom usuel | Source de preuves | Effet | Commentaire clinique |
Inhibiteurs du CYP2C19 (p. ex., oméprazole) | EC | Diminution des concentrations plasmatiques du métabolite actif du clopidogrel | Étant donné que le clopidogrel est transformé en métabolite actif en grande partie par le CYP2C19, on pourrait s’attendre à ce que l’emploi de médicaments qui inhibent l’activité de cette isoenzyme entraîne une diminution des concentrations plasmatiques du métabolite actif du clopidogrel. La pertinence clinique de cette interaction n’a pas été déterminée avec certitude. L’emploi d’inhibiteurs puissants ou modérés de l’isoenzyme CYP2C19 n’est pas recommandé chez les patients qui prennent du clopidogrel. Si l’emploi d’un inhibiteur de la pompe à protons s’impose chez un patient sous clopidogrel, on doit envisager de recourir à un agent doté d’une activité inhibitrice moins marquée sur l’isoenzyme CYP2C19, comme le pantoprazole. Les inhibiteurs de l’isoenzyme CYP2C19 comprennent, entre autres, l’oméprazole, l’ésomeprazole, le lansoprazole, la cimétidine, la ticlopidine, la fluvoxamine, la fluoxétine, le moclobémide, le felbamate, le chloramphénicol et le kétoconazole. |
Nom propre/ Nom usuel | Source de preuves | Effet | Commentaire clinique |
Anticoagulants injectables (p. ex., héparine) | EC | Aucun effet | À l’état d’équilibre, le clopidogrel n’a pas modifié l’effet de l’héparine sur la coagulation lors d’un essai clinique réalisé chez des volontaires en bonne santé. L’administration concomitante d’héparine n’a entraîné aucun effet sur l’inhibition de l’agrégation plaquettaire induite par PLAVIX. En raison d’une possible interaction pharmacodynamique entre le clopidogrel et l’héparine, la prudence s’impose lorsqu’on emploie ces médicaments en concomitance. |
| AINS | T | ↑ des pertes de sang occulte gastro-intestinales (co-administration avec le naproxène) | L’administration concomitante avec un AINS est associée à un risque potentiellement accru d’hémorragie gastro-intestinale. La prudence s’impose lorsqu’on emploie un AINS et le clopidogrel en concomitance. |
Opioïdes (p. ex., morphine) | EC | Dans une étude publiée, la co- administration de 5 mg morphine par voie intraveineuse avec une dose d’attaque de 600 mg clopidogrel chez les adultes en bonne santé a diminué l'ASC et le Cmax des métabolites thiol du clopidogrel de 34%. | Comme avec les autres inhibiteurs du P2Y12 oraux, la co-administration d'agonistes des opioïdes retarde et réduit l'absorption du clopidogrel, vraisemblablement en raison du ralentissement de la vidange gastrique, entraînant une exposition réduite à ses métabolites. La pertinence clinique est inconnue. Envisager l'utilisation d'un agent antiplaquettaire par voie parentérale chez les patients atteints du syndrome coronarien aigu nécessitant l'administration concomitante de morphine ou d'autres agonistes opioïdes. |
Nom propre/ Nom usuel | Source de preuves | Effet | Commentaire clinique |
Anticoagulants oraux (p. ex., warfarine) | T | En raison du risque accru d’hémorragie, la prudence s’impose lors de l’administration concomitante de clopidogrel et de warfarine (voir la section MISES EN GARDE ET PRÉCAUTIONS). | |
| Repaglinide (un substrat du CYP2C8) | EC | Une dose unique de repaglinide à 0,25 mg, administrée 1 h après une dose d’attaque de clopidogrel à 300 mg, puis 1 h après une dose de clopidogrel à 75 mg à l’état d’équilibre, a entraîné une ↑ de l’ASC du repaglinide par 5,1 et 3,9 fois, respectivement | L’administration concomitante de clopidogrel et de repaglinide est contre-indiquée (voir la section CONTRE- INDICATIONS). |
| Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) | ÉDC | Modifie l’activation des plaquettes et augmente le risque d’hémorragie. Voir également ci- dessus l’effet sur le CYP2C19. | La prudence s’impose lors de l’administration concomitante d’un ISRS avec le clopidogrel. |
Nom propre/ Nom usuel | Source de preuves | Effet | Commentaire clinique |
| Thrombolytiques | ÉDC | L’innocuité de l’administration concomitante de clopidogrel, de rt-PA et d’héparine a fait l’objet d’une évaluation chez des patients ayant subi peu auparavant un infarctus du myocarde. Selon des données historiques, la fréquence des hémorragies significatives sur le plan clinique était semblable à celle observée lorsque le rt-PA et l’héparine étaient administrés en concomitance avec l’AAS. |
Légende: É = Étude de cas; EC = Essai clinique; T = Théorique
On n’a observé aucune interaction pharmacodynamique cliniquement significative lors de l’administration du clopidogrel en concomitance avec des antiacides, l’aténolol, la cimétidine, la digoxine, les œstrogènes, la nifédipine, le phénobarbital et la théophylline.
Les antiacides n’ont pas modifié l’absorption du clopidogrel.
8.3 Interactions médicament-aliment
On n’a observé aucune interaction entre PLAVIX et les aliments, l’administration du médicament avec les repas ne modifiant pas la biodisponibilité du clopidogrel de façon significative.
8.4 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base d’herbes médicinales n’a été établie.
8.5 Interactions médicament-épreuves de laboratoire
Il n’existe aucun effet connu.
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
9.1 Mode d’action
Le rôle des plaquettes dans la physiopathologie de l'athérosclérose et des événements athérothrombotiques est bien connu. L'administration prophylactique de longue durée des antiagrégants plaquettaires s'est avérée bénéfique dans la prévention des accidents ischémiques cérébraux, des infarctus du myocarde (IM), de l'angine de poitrine instable, des maladies artérielles périphériques et des décès d'origine vasculaire. Elle réduit en outre la nécessité de recourir au pontage ou à l'angioplastie chez les patients exposés à un risque élevé de souffrir de
tels événements, y compris les patients qui présentent une athérosclérose établie ou des antécédents d’athérothrombose. PLAVIX (bisulfate de clopidogrel) est un inhibiteur spécifique de l'agrégation plaquettaire induite par l'adénosine diphosphate (ADP).
9.2 Pharmacodynamique
Le clopidogrel est un puissant inhibiteur de l'agrégation plaquettaire, actif in vivo contre un large spectre d'inducteurs. Son pouvoir antiagrégant lui confère une forte activité antithrombotique dans divers modèles de thrombose et permet d’allonger le temps de saignement. Il inhibe également l'hyperplasie myo-intimale faisant suite à une lésion de l'endothélium vasculaire en empêchant l'adhésion des plaquettes.
Le profil pharmacologique du clopidogrel peut se résumer ainsi :
- Effet antiagrégant : Administré à diverses espèces animales, le clopidogrel inhibe l'agrégation plaquettaire induite par l'adénosine diphosphate (ADP) et par d'autres agonistes libérant l'ADP des plaquettes. Le clopidogrel est inactif in vitro. L'impossibilité d'identifier un métabolite actif dans le plasma et la durée prolongée de l'effet sur les plaquettes indiquent que le composé actif formé par le métabolisme du clopidogrel dans le foie (probablement un dérivé labile hautement réactif) interagit rapidement avec les plaquettes et provoque une modification irréversible au niveau du récepteur de l'ADP.
- Hémostase : Après le traitement par le clopidogrel, on a observé un allongement du temps de saignement relié à la dose. Cet effet est relié à l'activité antiagrégante, puisque le clopidogrel n’a pas d’activité anticoagulante ni fibrinolytique.
- Thrombose : Le clopidogrel empêche la formation de thrombi dans une grande variété de modèles. Ce phénomène est conforme à la capacité du clopidogrel à réduire l'agrégation induite par divers agonistes. Le déclenchement et l'intensité de l'effet antithrombotique du clopidogrel sont en étroite corrélation avec ceux déduits de son activité antiagrégante.
- Athérogenèse : Le clopidogrel réduit le développement de l'hyperplasie intimale consécutive aux lésions endothéliales. Cet effet est principalement attribuable à l'inhibition de l'adhésion des plaquettes et à la libération de facteurs de croissance plaquettaires au site de la lésion vasculaire.
Des études visant à déterminer les propriétés pharmacologiques générales du clopidogrel ont porté sur les principaux systèmes et appareils, dont le système nerveux central (souris, rat), le système nerveux autonome (chien), l’appareil cardiovasculaire (rat, chien), l’appareil respiratoire (chien, cobaye), l’appareil digestif (souris, rat) et l’appareil urinaire (rat). On a également évalué son activité anti-inflammatoire (rat).
On a observé des effets indésirables mineurs aux fortes doses uniquement (≥ 62,5 mg/kg) (voir le Tableau 8 ci-dessous). Le ratio élevé entre ces doses et les doses antiagrégantes efficaces contre la thrombose (DE50 ~ de 1 à 5 mg/kg) indique que le clopidogrel procure une large marge de sécurité.
Tableau 8 – Résumé des principaux effets pharmacodynamiques généraux du clopidogrel
| SYSTÈME/ APPAREIL | ESPÈCE | DOSE (mg/kg) | EFFETS |
| Nerveux | Souris | 250 (orale) | Léger effet analgésique d'origine périphérique (de 20 à 30 %a) |
| Souris | 62,5 à 250 (orale) | Légère potentialisation de la narcose induite par les barbituriques (de 15 à 40 %a) | |
| Rat | 125 à 250 (orale) | Légères variations de l'EEG (similaires à celles induites par les agents nootropes) | |
| Cardiovasculai re | Chien | 125 à 250 (IDc) | Diminution du débit cardiaque (de -15 à 25 %b) |
| Respiratoire | Chien | 62,5 à 250 (IDc) | Légère augmentation de la fréquence respiratoire (de 5 à 7 cycles/minb) |
| Cobaye | 250 (IDc) | Effet antagoniste modéré transitoire sur le bronchospasme induit par la sérotonine | |
| Digestif | Rat | 200 (orale) | Diminution (-36 %a) de la vidange gastrique |
a : modification comparativement à la valeur moyenne notée chez le groupe témoin b : modification comparativement aux valeurs avant l’administration
c : ID = voie intraduodénale
Le clopidogrel est un promédicament, dont l’un des métabolites peut inhiber l’agrégation plaquettaire. Le clopidogrel doit subir une transformation par des enzymes du cytochrome P450 (CYP450) pour produire le métabolite actif qui inhibe l’agrégation plaquettaire. Le métabolite actif du clopidogrel inhibe sélectivement la liaison de l'adénosine diphosphate (ADP) à son récepteur plaquettaire P2Y12 ainsi que l'activation du complexe glycoprotéine IIb-IIIa induite par l'ADP qui s'ensuit, entraînant ainsi l'inhibition de l'agrégation plaquettaire. Le métabolite inhibe également l'agrégation plaquettaire induite par des agonistes autres que l’ADP en bloquant l'amplification de l'activation plaquettaire induite par l'ADP libérée.
Étant donné que le métabolite actif est formé par les enzymes du CYP450, dont certaines sont polymorphes ou susceptibles d’être inhibées par d’autres médicaments, ce ne sont pas tous les patients qui bénéficieront d’une inhibition satisfaisante de l’agrégation plaquettaire.
Le clopidogrel n'inhibe pas l'activité de la phosphodiestérase. L'acide acétylsalicylique (AAS) inhibe la voie métabolique de la cyclo-oxygénase, empêchant la production de prostaglandine et, par conséquent, la synthèse de la thromboxane A2, laquelle stimule l'agrégation plaquettaire. Le clopidogrel agit sur le récepteur de l'ADP alors que l'AAS agit sur un autre récepteur : il y a donc inhibition de voies d'activation et d'agrégation plaquettaire différentes. Il y a par conséquent un potentiel de synergie entre les 2 agents.
Le clopidogrel agit en modifiant de manière irréversible le récepteur plaquettaire de l'ADP. Par conséquent, les plaquettes exposées au clopidogrel sont affectées pour le reste de leur durée de vie (environ 7 à 10 jours) et la vitesse de retour à la fonction plaquettaire normale dépend donc de la rapidité de renouvellement des plaquettes. Une seule dose ne suffit cependant pas à atteindre l'effet thérapeutique désiré. On a noté une inhibition de l'agrégation plaquettaire statistiquement significative, proportionnelle à la dose, 2 heures après l'administration d’une dose orale unique de clopidogrel. L'administration de doses répétées de 75 mg par jour entraîne, dès le premier jour, une inhibition de l'agrégation plaquettaire induite par l'ADP. L'état d'équilibre est atteint entre le troisième et le septième jour. À l'état d’équilibre, le taux moyen d'inhibition associé à une dose de 75 mg/jour se situe entre 40 % et 60 %. Le taux d'agrégation et le temps de saignement reviennent peu à peu aux valeurs initiales dans les 5 à 7 jours après l'arrêt du traitement. La corrélation précise entre l'inhibition de l'agrégation plaquettaire, la prolongation du temps de saignement et la prévention des événements athérothrombotiques n'a pas été établie. L'effet d'une dose d'attaque a été évalué sur le plan clinique lors de l’essai CURE (Clopidogrel in Unstable Angina to Prevent Recurrent Ischemic Events). Au cours de cet essai, les bienfaits du clopidogrel administré en association avec l'AAS ont été observables dans les 24 heures suivant la randomisation.
9.3 Pharmacocinétique
Les principaux paramètres pharmacocinétiques du clopidogrel sont présentés au tableau suivant :
| Cmax | t½ (h) | ASC0-∞ | |
| Dose unique moyenne | 2,2 à 2,5 ng/mL | 6 h | 2,7 ng.h/L |
Les propriétés pharmacocinétiques du clopidogrel ont été étudiées chez le rat et le singe après l’administration d’une dose unique par voie orale. L’absorption du clopidogrel par voie orale était totale chez le rat alors qu’elle était estimée à environ 80 % chez le singe. La concentration plasmatique de clopidogrel était supérieure chez les rats femelles que chez les rats mâles. Dans la plage posologique de 20 à 400 mg/kg de clopidogrel, les concentrations plasmatiques de clopidogrel chez le rat ont augmenté proportionnellement à la dose administrée, alors que chez le singe ces concentrations ont augmenté plus que proportionnellement par rapport à la dose. Suite à l’administration de clopidogrel marqué au 14C chez le rat, l’excrétion de radioactivité s’effectuait principalement dans les selles (par la bile) alors que chez le singe, la radioactivité était à peu près excrétée en quantités égales dans les urines et les selles. La répartition du clopidogrel marqué au 14C a été étudiée chez le rat et la radioactivité a principalement été retrouvée dans les organes excréteurs et le pancréas. Le transfert de radioactivité à travers la barrière hématoencéphalique était faible. Au cours de la gestation, de faibles taux de radioactivité ont été retrouvés dans l’embryon ou les fœtus et dans le placenta. Chez le rat comme chez le singe, on a constaté trois voies métaboliques principales pour le clopidogrel : (i) l’hydrolyse du groupe ester par les carboxylestérases, (ii) la sulfoxydation et (iii) l’oxydation de la tétrahydropyridine.
Absorption:
Après l’administration orale d’une dose unique ou de doses répétées de 75 mg par jour, le clopidogrel est rapidement absorbé dans l’organisme. La concentration plasmatique maximale (Cmax) moyenne du clopidogrel sous forme inchangée (qui est d’environ 2,2 à 2,5 ng/mL après l’administration orale d’une dose unique de 75 mg) est atteinte dans les 45 minutes suivant la prise du médicament.
L’absorption atteint 50 % au moins, comme en témoigne l’excrétion urinaire des métabolites du clopidogrel.
L'administration de PLAVIX avec les repas ne modifie pas la biodisponibilité du clopidogrel de façon significative, comme l'indique la pharmacocinétique du principal métabolite circulant.
Distribution :
In vitro, le clopidogrel et son principal métabolite circulant (inactif) se lient de manière réversible aux protéines plasmatiques humaines (à 98 % et à 94 %, respectivement). In vitro, la liaison n’est pas saturable jusqu’à une concentration de 100 µg/mL.
Métabolisme :
Le clopidogrel subit un important métabolisme hépatique. In vitro et in vivo, le clopidogrel est métabolisé selon 2 principales voies métaboliques : la première médiée par des estérases et produisant un dérivé acide carboxylique inactif par hydrolyse (85 % des métabolites circulants), et la seconde médiée par de multiples cytochromes P450. Le clopidogrel est d’abord transformé en un métabolite intermédiaire, le 2-oxo-clopidogrel. Le métabolisme subséquent du 2-oxo-clopidogrel entraîne la formation du métabolite actif, un dérivé thiol du clopidogrel. Le métabolite actif est en majeure partie formé par le CYP2C19 avec la contribution de plusieurs autres isoenzymes CYP, y compris le CYP1A2, le CYP2B6 et le CYP3A4. Le métabolite actif thiol, qui a été isolé in vitro, se lie rapidement et irréversiblement aux récepteurs plaquettaires, inhibant ainsi l’agrégation plaquettaire.
Après l’administration d’une dose d’attaque unique de 300 mg de clopidogrel, la Cmax du métabolite actif est 2 fois plus élevée que celle qu’on observe après l’administration d’une dose d’entretien de 75 mg par jour pendant 4 jours. La Cmax est obtenue de 30 à 60 minutes environ après la prise du médicament.
Élimination :
Dans les 5 jours suivant l’administration d’une dose orale de clopidogrel marqué au 14C à des sujets humains, environ 50 % du produit est excrété dans l’urine et environ 46 % dans les selles. Après l’administration d’une dose orale unique de 75 mg, la demi-vie du clopidogrel est d’environ 6 heures. La demi-vie d’élimination du principal métabolite circulant (inactif) est de 8 heures après l'administration d’une dose unique ou de doses répétées. Deux pour cent du radiomarqueur est fixé par une liaison covalente aux plaquettes, avec une demi-vie de 11 jours.
Pharmacogénétique
L’isoenzyme CYP2C19 intervient dans la formation tant du métabolite actif que du métabolite intermédiaire 2-oxo-clopidogrel. Les paramètres pharmacocinétiques et les effets
antiplaquettaires du métabolite actif du clopidogrel, mesurés lors des tests d’agrégation plaquettaire ex vivo, diffèrent selon le génotype CYP2C19 des patients. Des variantes génétiques d’autres enzymes du CYP450 pourraient également intervenir dans la formation du métabolite actif du clopidogrel.
Ainsi, l’allèle CYP2C19*1 correspond à une activité métabolique pleinement fonctionnelle, alors que les allèles CYP2C19*2 et CYP2C19*3 ne sont pas fonctionnels. Les allèles CYP2C19*2 et CYP2C19*3 représentent la majorité des allèles donnant lieu à une activité métabolique réduite chez les métaboliseurs faibles de race blanche (85 %) et asiatiques (99 %). D’autres allèles ont été associés à une absence d’activité métabolique ou à une activité métabolique réduite, notamment les CYP2C19*4, *5, *6, *7, et *8, mais ils sont moins fréquents. Un patient métaboliseur faible possède 2 allèles non fonctionnels, comme on le définit ci-dessus. Les fréquences publiées des génotypes de l’isoenzyme CYP2C19 associés à une faible activité métabolique sont d’environ 2 % dans la population de race blanche, de 4 % dans la population de race noire et de 14 % dans la population chinoise. Il existe des tests permettant de déterminer le génotype de l’isoenzyme CYP2C19 d’un patient.
Dans le cadre d’une étude avec permutation, menée chez 40 sujets sains, 10 dans chacun des 4 groupes de métaboliseurs de l’isoenzyme CYP2C19 (ultrarapides, rapides, intermédiaires et faibles), on a évalué les paramètres pharmacocinétiques et les réponses antiplaquettaires après l’administration de PLAVIX à raison d’une dose d’attaque de 300 mg, suivie d’une dose de 75 mg par jour, ou d’une dose d’attaque de 600 mg, suivie d’une dose de 150 mg par jour, chaque groupe étant traité pendant 5 jours (concentration à l’état d’équilibre). On a observé une diminution de l’exposition au métabolite actif ainsi qu’une inhibition moins marquée de l’agrégation plaquettaire chez les métaboliseurs faibles par rapport aux sujets des autres groupes. Chez les métaboliseurs faibles ayant reçu le schéma posologique de 600 mg/150 mg, l’exposition au métabolite actif et la réponse antiplaquettaire se sont révélées supérieures par rapport à celles qui ont été obtenues avec le schéma posologique de 300 mg/75 mg (voir le Tableau 9). Le schéma posologique approprié pour cette population de patients n’a pas été établi dans le cadre d’essais cliniques portant sur les résultats du traitement.
Tableau 9 – Propriétés pharmacocinétiques du métabolite actif et réponse antiplaquettaire selon le type de métaboliseur de l’isoenzyme CYP2C19 (sujets sains)
| Dose | Ultrarapides (n = 10) | Rapides (n = 10) | Intermédiaires (n = 10) | Faibles (n = 10) | |
| ASCfinale (ng.h/mL) | 300 mg (Jour 1) | 33 (11) | 39 (24) | 31 (14) | 14 (6) |
| 600 mg (Jour 1) | 56 (22) | 70 (46) | 56 (27) | 23 (7) | |
| 75 mg (Jour 5) | 11 (5) | 12 (6) | 9,9 (4) | 3,2 (1) | |
| 150 mg (Jour 5) | 18 (8) | 19 (8) | 16 (7) | 7 (2) |
Tableau 9 – Propriétés pharmacocinétiques du métabolite actif et réponse antiplaquettaire selon le type de métaboliseur de l’isoenzyme CYP2C19 (sujets sains)
| Dose | Ultrarapides (n = 10) | Rapides (n = 10) | Intermédiaires (n = 10) | Faibles (n = 10) | |
Inhibition de l’agrégation plaquettaire (%)* | 300 mg (24 h) | 40 (21) | 39 (28) | 37 (21) | 24 (26) |
| 600 mg (24 h) | 51 (28) | 49 (23) | 56 (22) | 32 (25) | |
| 75 mg (Jour 5) | 56 (13) | 58 (19) | 60 (18) | 37 (23) | |
| 150 mg (Jour 5) | 68 (18) | 73 (9) | 74 (14) | 61 (14) |
Valeurs moyennes (é.-t.), * inhibition de l’agrégation plaquettaire consécutive à l’administration de 5 µM d’ADP; plus les valeurs sont élevées, plus l’inhibition de l’agrégation plaquettaire est importante.
Dans le cadre d’une méta-analyse de 6 études incluant 335 sujets traités par PLAVIX à la concentration d’équilibre, l’exposition au métabolite actif a diminué de 28 % chez les métaboliseurs intermédiaires et de 72 % chez les métaboliseurs faibles, tandis que l’inhibition de l’agrégation plaquettaire a diminué de 6 % chez les métaboliseurs intermédiaires et de 21 % chez les métaboliseurs faibles, par rapport aux métaboliseurs rapides. Les résultats de cette méta-analyse sont cohérents avec ceux de l’étude présentée ci-dessus.
Le lien entre le génotype CYP2C19 et les résultats cliniques du traitement par le clopidogrel a été évalué dans le cadre de plusieurs analyses a posteriori : dans l’étude TRITON-TIMI 38 (n = 1477) et dans 3 des études de cohorte (n total = 3516), les patients porteurs des allèles CYP2C19 associés à une perte de fonction métabolique (métaboliseurs intermédiaires ou faibles) ont présenté un taux plus élevé d’événements cardiovasculaires (décès, infarctus du myocarde et AVC) ou de thrombose de l’endoprothèse que les métaboliseurs rapides. Dans une autre analyse a posteriori (essai CHARISMA, n = 2428) et dans 1 des études de cohorte (n = 2208), l’augmentation du taux d’événements n’a été observée que chez les métaboliseurs faibles, par rapport aux métaboliseurs rapides.
Populations particulières et états pathologiques
Enfants :
On ne dispose d’aucune donnée chez cette population.
Personnes âgées :
On n’a observé aucune différence quant à l’agrégation plaquettaire et au temps de saignement entre les volontaires âgés (≥ 75 ans) et les sujets jeunes en santé (voir la section POSOLOGIE ET ADMINISTRATION). Aucun ajustement posologique n’est nécessaire chez les personnes âgées.
Sexe :
Lors d’une étude restreinte comparant des hommes et des femmes (N = 10 hommes et 10 femmes), on a noté une inhibition plus faible de l’agrégation plaquettaire induite par l’ADP chez les femmes. Dans l’essai CAPRIE (Clopidogrel versus ASA in Patients at Risk of Ischemic Events; voir ci-après pour plus d’informations), la fréquence des événements cliniques a été similaire chez les hommes et chez les femmes.
Origine ethnique :
La prévalence des allèles CYP2C19 entraînant une activité métabolique intermédiaire ou faible du CYP2C19 diffère selon l’origine ethnique (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique et Pharmacogénétique). On ne dispose pas de données d’études suffisantes sur les populations asiatiques pour pouvoir évaluer les répercussions cliniques du génotypage de ce cytochrome sur la survenue des événements cliniques.
Insuffisance hépatique :
Après l’administration répétée de doses de 75 mg de clopidogrel par jour pendant 10 jours à des patients présentant une cirrhose hépatique de classe A ou B (insuffisance hépatique légère ou modérée), on a noté une légère augmentation de la concentration du principal métabolite circulant du clopidogrel par rapport à celle qui a été observée chez les sujets sains. Toutefois, l’inhibition de l’agrégation plaquettaire engendrée par l’ADP et la prolongation du temps de saignement moyen ont été similaires dans les 2 groupes.
Insuffisance rénale :
Après l'administration répétée de doses de 75 mg de clopidogrel par jour, on a observé une inhibition de l'agrégation plaquettaire induite par l'ADP de 25 % chez les sujets atteints d’insuffisance rénale modérée ou grave (clairance de la créatinine de 30 à 60 mL/min et de 5 à 15 mL/min, respectivement). Bien que cette inhibition ait été inférieure à celle que l’on observe généralement chez les sujets en santé, la prolongation du temps de saignement s’est toutefois révélée comparable à celle des volontaires en santé.
Puisqu'on n'a observé aucune différence entre la Cmax du clopidogrel et celle du principal métabolite circulant, la valeur inférieure de l'aire sous la courbe (ASC) notée chez les patients atteints d'insuffisance rénale chronique grave pourrait s'expliquer par un phénomène compensatoire, l'excrétion biliaire, qui a été observée chez les animaux (voir la section POSOLOGIE ET ADMINISTRATION).
10 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver les plaquettes alvéolées et les flacons à une température se situant entre 15 et 30 °C. Protéger les plaquettes alvéolées de l’humidité.
11 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
12 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : bisulfate de clopidogrel (U.S.A.N.)

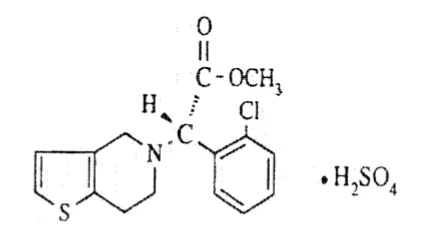
Nom chimique : sulfate (1:1) de (S)- -(2-chlorophényl)-6,7- dihydrothiéno[3,2-c]pyridine-5(4H) acétate de méthyle
Formule moléculaire : C16H16Cl NO2S•H2SO4
Masse moléculaire : 419,9
Formule de structure :
Propriétés physicochimiques: Le bisulfate de clopidogrel est une poudre blanche à blanc cassé.
Solubilité : Le bisulfate de clopidogrel est pratiquement insoluble dans l'eau
à pH neutre, mais facilement soluble dans l'eau à pH 1. Il est facilement soluble dans le méthanol, assez soluble dans le chlorure de méthylène et il est pratiquement insoluble dans l'éther éthylique.
Pouvoir rotatoire : +56 degrés environ
pKa = 4,55
pH et effet sur l'absorption des UV :
À pH 2 : absorbance UV max. = 271 et 278 nm
absorbance UV min. = 259 et 275 nm
À pH 7 : absorbance UV max. = 269 et 276 nm
absorbance UV min. = 266 et 274 nm
À pH 9 : absorbance UV max. = 269 et 276 nm
absorbance UV min. = 266 et 274 nm
Coefficient de partage : Environ 3,9 à pH 7,4 en milieu eau/octanol
Point de fusion : Environ 176,8 ºC par calorimétrie différentielle à balayage
13 ESSAIS CLINIQUES
13.1 Conception de l’essai et aspects démographiques de l’étude
L'innocuité et l'efficacité de PLAVIX dans la prévention des événements athérothrombotiques ont été évaluées lors de 5 essais de grande envergure réalisés à double insu, auxquels ont participé plus de 88 000 patients : l'essai CAPRIE (Clopidogrel vs. Aspirin in Patients at Risk of Ischemic Events), comparant PLAVIX à l’AAS, l’essai CURE (Clopidogrel in Unstable Angina to Prevent Recurrent Ischemic Events), l’essai CLARITY-TIMI 28 (Clopidogrel as Adjunctive Reperfusion Therapy – Thrombolytic in Myocardial Infarction), l’essai COMMIT/CCS-2 (Clopidogrel and Metoprolol in Myocardial Infarction Trial / Second Chinese Cardiac Study) et l’essai ACTIVE A (Atrial Fibrillation Clopidogrel Trial with Irbesartan for Prevention of Vascular Events). Ces 4 derniers essais visaient à comparer PLAVIX à un placebo, tous 2 administrés en association avec de l’AAS, en complément d’un autre traitement standard.
INFARCTUS DU MYOCARDE, ACCIDENT ISCHÉMIQUE CÉRÉBRAL OU MALADIE ARTÉRIELLE PÉRIPHÉRIQUE ÉTABLIE
ESSAI CAPRIE
CAPRIE est un essai multicentrique (304 centres) international, réalisé à double insu avec randomisation chez 19 185 patients répartis en 2 groupes parallèles pour recevoir PLAVIX (75 mg/jour) ou de l'AAS (325 mg/jour). Les patients étaient âgés de 21 à 94 ans (moyenne : 62 ans). La population à l'étude était composée de 72,4 % d'hommes et de 27,6 % de femmes et comprenait des patients présentant une athérosclérose établie ou des antécédents d’athérothrombose ayant entraîné un infarctus du myocarde (IM), un accident ischémique cérébral (AIC) ou une maladie artérielle périphérique (MAP). Les patients ont été randomisés et ont reçu le traitement pendant une période pouvant atteindre 3 ans (durée moyenne du traitement : 1,6 an). Ils ont été suivis jusqu'à 3 ans ou jusqu'à la fin de l'essai, que le traitement ait été interrompu ou non (suivi moyen : 1,9 an).
Tableau 10 – Résumé des données démographiques de l’essai CAPRIE réalisé chez des patients présentant un risque d’événement ischémique
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = nombre) | Âge moyen (tranche) | Sexe |
| CAPRIE | Essai international, à double insu, avec randomisation et groupes parallèles visant à comparer l’emploi de PLAVIX à celui de l’AAS | Posologie : PLAVIX (75 mg/jour) ou AAS (325 mg/jour); administration par voie orale; durée du traitement jusqu’à 3 ans | n = 19 185 (PLAVIX : n = 9599; AAS : n = 9586) | 62 ans (de 21 à 94 ans) | Hommes : 72,4 % Femmes : 27,6 % |
Résultats d’étude
Le paramètre principal de cet essai combinait un nouvel AIC (mortel ou non), un nouvel IM (mortel ou non) ou une autre cause de décès d’origine vasculaire. Les décès qui n'étaient pas clairement attribuables à une cause non vasculaire étaient considérés comme étant d'origine vasculaire.
Comme l'illustre le Tableau 11, le traitement par PLAVIX s’est accompagné d’une réduction statistiquement significative de la fréquence de survenue du paramètre principal combiné (réduction du risque absolu de 0,86 % et réduction du risque relatif de 8,7 %, p = 0,045) et d’une fréquence plus faible d’AIC et d’IM. Les courbes de survenue des événements ont continué de diverger pendant la période de suivi de 3 ans.
Tableau 11 – Résumé du nombre d’événements pour les composants du paramètre principal (paramètre combiné et composants individuels) de l’essai CAPRIE (analyse en intention de traiter)
| Événements – analyse primaire | ||||
| 13.1.1.1.1.1 Patients | PLAVIX (n = 9599) | AAS (n = 9586) | Valeur de p | Réduction du risque relatif (IC de 95 %) |
| Paramètre principal combiné | 939 (9,78 %) | 1020 (10,64 %) | 0,045 | 8,7 % (0,2-16,4) |
| IM (mortel ou non) | 275 (2,86 %) | 333 (3,47 %) | ||
| Autre décès d'origine vasculaire | 226 (2,35 %) | 226 (2,36 %) | ||
| AIC (mortel ou non) | 438 (4,56 %) | 461 (4,81 %) | ||
AIC = accident ischémique cérébral; IM = infarctus du myocarde
SYNDROME CORONARIEN AIGU
ESSAI CURE
L'essai CURE portait sur 12 562 patients présentant un syndrome coronarien aigu, défini comme une angine de poitrine instable ou un infarctus du myocarde sans onde Q ni sus-décalage significatif du segment ST, survenant dans les 24 heures suivant le plus récent épisode de douleur thoracique ou de symptômes évocateurs d’une ischémie.
Les patients devaient présenter, soit des variations de l'ECG compatibles avec une nouvelle ischémie (sans sus-décalage significatif du segment ST), soit une élévation du taux d’enzymes cardiaques ou de la troponine I ou T correspondant au moins au double de la limite supérieure de la normale. Ont été exclus de l'essai les patients pour lesquels le traitement antithrombotique ou antiplaquettaire était contre-indiqué, les patients présentant un risque élevé d’hémorragie, les patients atteints d'insuffisance cardiaque grave ou recevant des anticoagulants oraux et les patients ayant fait l'objet d'une intervention de revascularisation récente ou ayant reçu par voie intraveineuse des inhibiteurs de la glycoprotéine IIb/IIIa au cours des 3 jours précédents. Durant l’essai, les patients pouvaient recevoir, au besoin, d'autres médicaments cardiovasculaires standards (héparine, inhibiteurs de la glycoprotéine IIb/IIIa, hypolipidémiants, inhibiteurs calciques, dérivés nitrés, bêtabloquants, inhibiteurs de l'ECA), ou subir une intervention coronarienne percutanée (avec ou sans endoprothèse vasculaire) ou un pontage aortocoronarien.
Les patients ont été randomisés pour recevoir PLAVIX (dose d'attaque de 300 mg suivie de 75 mg/jour) en association avec de l’AAS (de 75 à 325 mg, 1 fois par jour; dose médiane de 150 mg; dose moyenne de 160 mg) ou un placebo en association avec de l'AAS (de 75 à 325 mg, 1 fois par jour; dose médiane de 150 mg; dose moyenne de 160 mg). Les patients ont été traités pendant 3 à 12 mois (période médiane : 10,8 mois; période moyenne : 9 mois; 4806 patients ont été suivis pendant les 12 mois). Les caractéristiques de départ, les antécédents médicaux, les variations électrocardiographiques et le traitement pharmacologique étaient similaires dans les 2 groupes traités.
Tableau 12 – Résumé des données démographiques de l’essai CURE réalisé chez des patients présentant un syndrome coronarien aigu
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = nombre) | Âge moyen (tranche) | Sexe |
| CURE | Essai international, à double insu, avec randomisation et groupes parallèles visant à comparer l’emploi de | Posologie : PLAVIX (dose d’attaque de 300 mg suivie de 75 mg/jour) ou un placebo associé à de l’AAS (de 75 à 325 mg/jour); administration | n = 12 562 (PLAVIX : n = 6259; AAS : n = 6303) | 64,2 ans (de 52,9 à 75,5 ans) | Hommes : 62 % Femmes : 38 % |
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = nombre) | Âge moyen (tranche) | Sexe |
PLAVIX en association avec de l’AAS à celui d’un placebo en association avec de l’AAS | par voie orale; durée du traitement de 3 à 12 mois |
Le nombre de patients ayant présenté le paramètre principal (décès d'origine cardiovasculaire, IM non mortel ou AVC) était de 582 (9,30 %) dans le groupe traité par PLAVIX et de 719 (11,41 %) dans le groupe placebo, ce qui représente une réduction du risque absolu de 2,11 % et une réduction du risque relatif de 20 % (p = 0,00009) pour le groupe traité par PLAVIX (voir le Tableau 13).
Le nombre de patients ayant présenté le paramètre coprincipal (décès d'origine cardiovasculaire, IM non mortel, AVC ou ischémie réfractaire) était de 1035 (16,54 %) dans le groupe traité par PLAVIX et de 1187 (18,83 %) dans le groupe placebo, ce qui représente une réduction du risque absolu de 2,29 % et une réduction du risque relatif de 14 % (p = 0,0005) pour le groupe traité par PLAVIX.
Les événements pour chacun des composants du paramètre combiné (décès d'origine cardiovasculaire, infarctus du myocarde non mortel, AVC, ischémie réfractaire) ont été moins fréquents avec PLAVIX qu’avec le placebo; les différences n'étaient toutefois pas statistiquement significatives, sauf dans le cas de l’IM non mortel. Le Tableau 13 résume les résultats de l’essai.
Tableau 13 – Fréquence des principaux paramètres de l’essai CURE
| Paramètre/composants | PLAVIX + AAS* (n = 6259) | PLACEBO + AAS* (n = 6303) | Réduction du risque absolu | Risque relatif (IC de 95 %) |
Paramètre principal (Décès d'origine cardiovasculaire, IM non mortel, AVC) | 582 (9,30 %) | 719 (11,41 %) | 2,11 % | 0,80 (0,72-0,90) p = 0,00009 |
Paramètre coprincipal (Décès d'origine cardiovasculaire, IM non mortel, AVC, ischémie réfractaire) | 1035 (16,54 %) | 1187 (18,83 %) | 2,29 % | 0,86 (0,79-0,94) p = 0,00052 |
Tous les composants individuels : †
| Paramètre/composants | PLAVIX + AAS* (n = 6259) | PLACEBO + AAS* (n = 6303) | Réduction du risque absolu | Risque relatif (IC de 95 %) |
Décès d'origine cardiovasculaire IM non mortel** Avec onde Q Sans onde Q AVC Ischémie réfractaire‡ Pendant l'hospitalisation initiale Après la sortie de l'hôpital | 318 (5,08 %) 324 (5,18 %) 116 (1,9 %) 216 (3,5 %) 75 (1,20 %) 544 (8,69 %) 85 (1,4 %) 459 (7,6 %) | 345 (5,47 %) 419 (6,65 %) 193 (3,1 %) 242 (3,8 %) 87 (1,38 %) 587 (9,31 %) 126 (2,0 %) 461 (7,6 %) | 0,39 % 1,47 % 1,20 % 0,30 % 0,18 % 0,62 % 0,60 % 0 % | 0,93 (0,79-1,08) 0,77 (0,67-0,89) 0,60 (0,48-0,76) 0,89 (0,74-1,07) 0,86 (0,63-1,18) 0,93 (0,82-1,04) 0,68 (0,52-0,90) 0,99 (0,87-1,13) |
* D'autres traitements standards ont été utilisés au besoin. Tous les patients ont reçu de l'acide acétylsalicylique (AAS) à raison de 75 à 325 mg par jour (moyenne = 160 mg).
** Certains patients ont eu à la fois un IM avec onde Q et un IM sans onde Q.
† Les composants individuels ne représentent pas une ventilation des paramètres principal et coprincipal, mais correspondent plutôt au nombre total de sujets ayant présenté un événement au cours de l'essai. ‡ Seul le premier accident ischémique a été compté pour chaque patient.
Décès d'origine cardiovasculaire : exclut les décès qui ne sont clairement pas d'origine cardiovasculaire. IM : Deux des 3 critères habituels (douleur thoracique, variations de l’ECG ou des taux d’enzymes/marqueurs cardiaques)
AVC : déficit neurologique ≥ 24 heures (démontré par TDM/IRM)
Ischémie réfractaire (patients hospitalisés) : douleur thoracique récurrente durant plus de 5 minutes, accompagnée de nouvelles variations de l’ECG d’origine ischémique, alors que le patient reçoit un traitement médical optimal, et nécessitant des interventions supplémentaires allant du traitement thrombolytique à la revascularisation coronarienne.
Ischémie réfractaire (après la sortie de l'hôpital) : nouvelle hospitalisation pendant au moins 24 heures pour une angine de poitrine instable avec variations de l'ECG d'origine ischémique.
Les courbes de survenue des événements pour les décès d'origine cardiovasculaire, les IM non mortels et les AVC ont divergé dans les premières 24 heures suivant le début du traitement (Figure 1) et ont continué de s’écarter durant le suivi de l’essai (jusqu’à 12 mois) (Figure 2). Le taux de la première survenue d’un composant du paramètre principal était significativement plus bas dans le groupe recevant le clopidogrel, tant au cours des 30 jours suivant la randomisation (risque relatif : 0,79; intervalle de confiance de 95 % : 0,67 à 0,92) qu’entre le jour 30 et la fin de l’essai (risque relatif : 0,82; intervalle de confiance de 95 % : 0,70 à 0,95).
Figure 1 : Taux de risque cumulé de la première survenue d’un composant du paramètre principal (décès d'origine cardiovasculaire, IM non mortel ou AVC) pendant les 30 premiers jours qui ont suivi la randomisation dans l’essai CURE
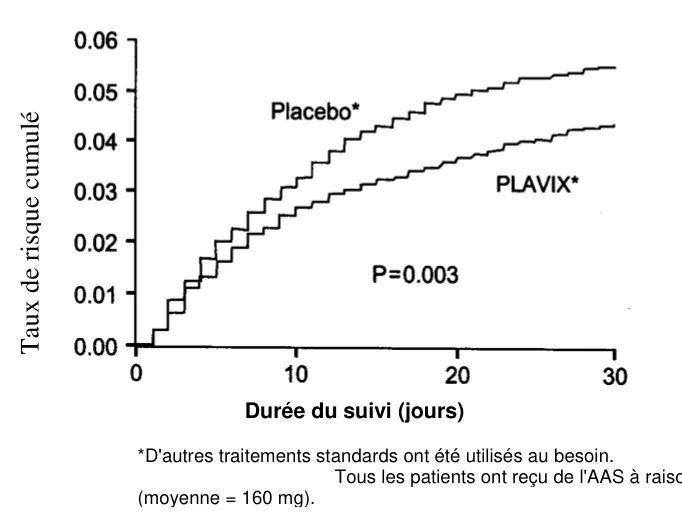
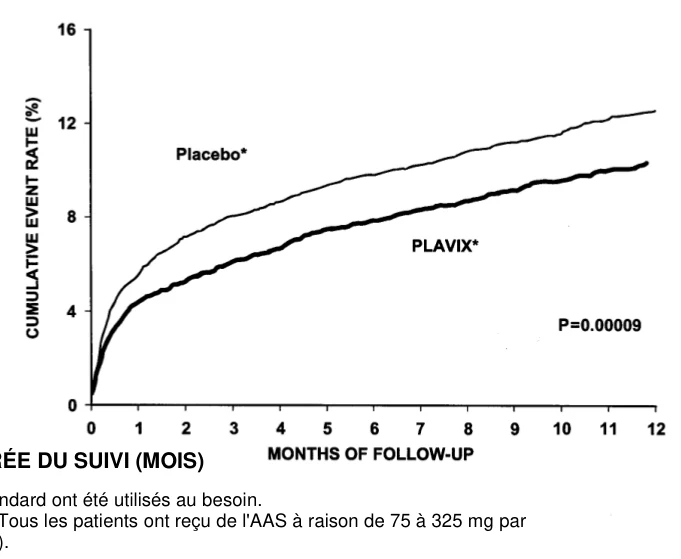
Nombre à RISQUE
Placebo 6303 6108 5998 5957 Clopidogrel 6259 6103 6035 5984
Figure 2 : Décès d'origine cardiovasculaire, IM ou AVC durant les 12 mois de suivi de l'essai CURE
Nombre à RISQUE
Placebo 6303 5780 4664 3600 2388 Clopidogrel 6259 5866 4779 3644 2418
T
au
x
d
e
r
isq
u
e
cu
mu
lé
Durée du suivi (jours)
*D'autres traitements standards ont été utilisés au besoin.
Tous les patients ont reçu de l'AAS à raison de 75 à 325 mg par jour (moyenne = 160 mg).
T
AUX
D’
É
VÉ
NE
ME
NT
S C
UM
UL
É
S
(
%)
DURÉE DU SUIVI (MOIS)
*D'autres traitements standard ont été utilisés au besoin.
Tous les patients ont reçu de l'AAS à raison de 75 à 325 mg par jour (moyenne = 160 mg).
La réduction du risque pour les paramètres secondaires choisis de manière prospective (ischémie grave chez le patient hospitalisé sans intervention urgente, nécessité d'une revascularisation et insuffisance cardiaque) était plus faible dans le groupe traité par PLAVIX que dans le groupe placebo et les différences observées étaient statistiquement significatives.
Tableau 14 – Paramètres secondaires chez les patients hospitalisés lors de l’essai CURE
PLAVIX + AAS* (n = 6259) | Placebo + AAS* (n = 6303) | Réduction du risque absolu | Risque relatif (IC de 95 %) | |
| Ischémie grave | 176 (2,81 %) | 237 (3,76 %) | 1,0 % | 0,74 (0,61-0,90) |
| Intervention de revascularisation | 1302 (20,8 %) | 1431 (22,7 %) | 1,9 % | 0,92 (0,69-0,98) |
| Insuffisance cardiaque | 229 (3,7 %) | 280 (4,4 %) | 0,7 % | 0,82 (0,69-0,98) |
Ischémie grave : douleur thoracique durant plus de 5 minutes, accompagnée de nouvelles variations de l’ECG d’origine ischémique, alors que le patient reçoit un traitement médical optimal, et nécessitant des interventions supplémentaires allant du traitement thrombolytique à la revascularisation coronarienne, mais aucune intervention urgente. * D'autres traitements standards ont été utilisés selon le cas. Tous les patients ont reçu de l'AAS à raison de 75 à 325 mg par jour (moyenne = 160 mg; médiane = 150 mg).
En général, les résultats obtenus dans des populations présentant différentes caractéristiques, notamment les patients à risque faible ou élevé et recevant d'autres traitements cardiovasculaires administrés en phase aiguë ou à long terme, correspondaient aux résultats des analyses primaires, sans égard aux autres traitements ou interventions.
ESSAI CLARITY
On a évalué l’innocuité et l’efficacité du clopidogrel chez des patients présentant un IM aigu avec sus-décalage du segment ST lors de 2 essais réalisés à double insu, avec randomisation et témoins placebo, soit CLARITY et COMMIT.
L’essai CLARITY a porté sur 3491 patients admis à l’hôpital moins de 12 heures après l’apparition de symptômes d’IM avec sus-décalage du segment ST et devant recevoir un traitement thrombolytique. Ces patients ont été randomisés pour recevoir PLAVIX (dose d’attaque de 300 mg suivie de 75 mg/jour) ou un placebo, en association avec de l’AAS (dose d’attaque de 150 à 325 mg suivie de 75 à 162 mg/jour), un agent fibrinolytique et, au besoin, de l’héparine pendant 48 heures. Les patients ont été suivis durant 30 jours.
Tableau 15 – Résumé des données démographiques de l’essai CLARITY réalisé chez des patients présentant un IM avec sus-décalage du segment ST
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = nombre) | Âge moyen (tranche) | Sexe |
| CLARITY- | Essai | Posologie : PLAVIX | n = 3491 | 57,4 ans | Hommes : |
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = nombre) | Âge moyen (tranche) | Sexe |
| TIMI 28 | international, à double insu, avec randomisation et témoins placebo visant à comparer l’emploi de PLAVIX en association avec de l’AAS à celui d’un placebo en association avec de l’AAS | (dose d’attaque de 300 mg suivie de 75 mg/jour) ou un placebo associé à de l’AAS (dose de 150 à 325 mg le 1er jour, suivie de 75 à 162 mg/jour) en concomitance avec le médicament à l’étude) Voie d’administration : orale Durée du traitement : Jusqu’au jour de l’angiographie inclusivement, au 8e jour de traitement ou à la sortie de l’hôpital, selon la première occurrence. | PLAVIX : n = 1752 AAS : n = 1739 | (de 18 à 79 ans) | 80,3 % Femmes : 19,7 % |
Le paramètre principal combinait la survenue d’une nouvelle occlusion artérielle (définie par un débit sanguin de 0 ou 1 selon les critères de TIMI) observée à l’angiographie réalisée avant la sortie de l’hôpital, le décès ou une récidive d’IM avant l’angiographie. Chez les patients n’ayant pas subi d’angiographie, le paramètre principal était le décès ou une récidive d’IM moins de 8 jours après le premier épisode ou avant la sortie de l’hôpital, selon la première occurrence.
L’évaluation secondaire a été effectuée en tenant compte des paramètres suivants, interprétés selon une structure hiérarchique établie : un paramètre électrocardiographique précoce (degré de résolution du segment ST 180 minutes après l’administration de la première dose du médicament à l’étude), un paramètre angiographique tardif (nouvelle occlusion artérielle observée à l’angiographie réalisée avant la sortie de l’hôpital) et un paramètre clinique (combinant le décès, une récidive d’IM ou une récidive d’ischémie [grave ou ayant nécessité une revascularisation] survenu avant l’angiographie, le 8e jour ou la sortie de l’hôpital, selon la première occurrence).
La majorité des patients étaient de race blanche (89,5 %). Parmi eux, 19,7 % étaient des femmes et 29,2 % étaient âgés de 65 ans ou plus. Au total, 99,7 % des patients recevaient des agents fibrinolytiques (spécifiques de la fibrine : 68,7 %; non spécifiques de la fibrine : 31,1 %; héparine : 89,5 %), 78,7 % prenaient des bêtabloquants, 54,7 %, des inhibiteurs de l’ECA et 63 %, des statines.
Le nombre de patients ayant présenté l’un des composants du paramètre principal combiné s’élevait à 262 (15,0 %) dans le groupe traité par PLAVIX et à 377 (21,7 %) dans le groupe placebo, ce qui représente une réduction du risque absolu de 6,7 % et une réduction du risque relatif de 36 % en faveur du traitement par PLAVIX (IC de 95 % : 0,53-0,76; p < 0,001), comme le montre la Figure 3 ci-dessous.
Figure 3 : Fréquence de survenue d’un composant du paramètre principal combiné lors de l’essai CLARITY
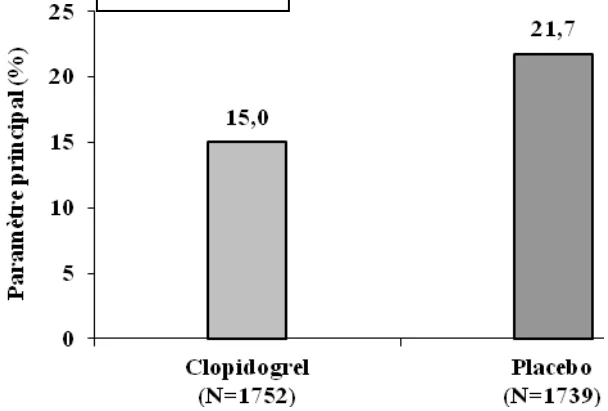
D’après le risque relatif de nouvelle occlusion artérielle (débit sanguin de 0 ou 1 selon les critères de TIMI), de décès ou de récidive d’IM avant l’angiographie chez les patients recevant le clopidogrel vs un placebo (RR : 0,64 [0,53-0,76]; p < 0,001)
Les avantages offerts par PLAVIX quant au paramètre principal ont été observés dans l’ensemble des sous-groupes de patients, classés selon l’âge et le sexe, le siège de l’infarctus et le type d’agent fibrinolytique ou d’héparine utilisé.
RR = 0,64 p < 0,001
Tableau 16 – Composants du paramètre principal (nouvelle occlusion artérielle observée à l’angiographie réalisée avant la sortie de l’hôpital, décès ou récidive d’IM avant l’angiographie, le 8e jour ou la sortie de l’hôpital, selon la première occurrence) de l’essai CLARITY (analyse en intention de traiter)
| Clopidogrel 300/75 mga | Placeboa | Risque relatif (IC de 95 %) | Valeur de p | |
Occlusion artérielle N Patients ayant présenté l’événement n (%) Décès N Patients ayant présenté l’événement n (%) Récidive d’IM N Patients ayant présenté l’événement n (%) | 1640 192 (11,7 %) 1752 45 (2,6 %) 1752 44 (2,5 %) | 1634 301 (18,4 %) 1739 38 (2,2 %) 1739 62 (3,6 %) | 0,59 (0,48-0,72) 1,17 (0,75-1,82) 0,70 (0,47-1,04) | < 0,001 0,492 0,077 |
a En association avec de l’AAS et l’agent fibrinolytique administré initialement
Les paramètres d’évaluation secondaires sont présentés au tableau suivant :
Tableau 17 – Paramètres d’évaluation secondaires de l’essai CLARITY (analyse en intention de traiter)
| Paramètre secondaire | Clopidogrel 300/75 mga | Placeboa | Valeur de p | Variation moyenne | IC de 95 % |
Résolution du segment ST observée à l’ECG 180 minutes après l’administration de la 1re dose du médicament à l’étude (moyenne ajustée) | N = 1068 53,0 | N = 1021 55,1 | 0,223b | -2,11 | -5,50-1,28 |
| Paramètre secondaire | Clopidogrel 300/75 mg | Placebo | Valeur de p | Risque relatif | IC de 95 % |
Patients ayant présenté une occlusion artérielle à l’angiographie réalisée avant la sortie de l’hôpital (nombre et pourcentage) | N = 1640 192 (11,7 %) | N = 1634 301 (18,4 %) | < 0,001b | 0,59 | 0,48-0,72 |
| Patients décédés ou ayant présenté une récidive d’IM ou une récidive d’ischémie myocardique (grave ou ayant nécessité une revascularisation) avant le début de l’angiographie réalisée avant la sortie de l’hôpital c | N = 1752 145 (8,3 %) | N = 1739 162 (9,3 %) | 0,274b | 0,88 | 0,69-1,11 |
a En association avec de l’AAS et l’agent fibrinolytique administré initialement
b La valeur de p doit être interprétée en tenant compte de la structure hiérarchique des paramètres, comme décrit dans le protocole de l’essai.
c Chez les patients n’ayant pas subi d’angiographie, le paramètre utilisé était le décès ou la survenue de l’événement moins de 8 jours après le premier épisode ou avant la sortie de l’hôpital, selon la première occurrence.
ESSAI COMMIT
L’essai COMMIT, réalisé à double insu, avec randomisation et témoins placebo, selon un plan factoriel dichotomique 2 x 2, a porté sur 45 852 patients admis à l’hôpital moins de 24 heures après le début de symptômes évocateurs d’un IM et présentant des anomalies à l’ECG (sus- ou sous-décalage du segment ST ou bloc de branche gauche). Ces patients ont été randomisés pour recevoir PLAVIX (75 mg/jour) ou un placebo, en association avec de l’AAS (162 mg/jour), pendant 28 jours ou jusqu’à leur sortie de l’hôpital, selon la première occurrence.
Tableau 18 – Résumé des données démographiques de l’essai COMMIT réalisé chez des patients présentant un IM avec sus-décalage du segment ST
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = nombre) | Âge moyen (tranche) | Sexe |
CCS-2/ COMMIT | Essai international, à double insu, avec randomisation et témoins placebo, selon un plan factoriel dichotomique 2 x 2 visant à comparer l’emploi de PLAVIX en association avec de | Posologie : PLAVIX (75 mg/jour) ou un placebo associé à de l’AAS (162 mg/jour en concomitance avec le médicament à l’étude) Voie d’administration : orale | n = 45 852 PLAVIX : n = 22 961 AAS : n = 22 891 | 61,3 ans (de 15 à 100 ans) | Hommes : 72,2 % Femmes : 27,8 % |
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = nombre) | Âge moyen (tranche) | Sexe |
l’AAS à celui d’un placebo en association avec de l’AAS | Durée du traitement : maximum de 4 semaines (en milieu hospitalier) |
Les paramètres coprincipaux étaient le décès toutes causes confondues, de même que la survenue d’une récidive d’IM, d’un AVC ou du décès du patient, selon la première occurrence.
Parmi les participants à l’essai, 27,8 % étaient des femmes, 58,4 % étaient âgés de 60 ans ou plus (26 % avaient 70 ans ou plus) et 54,5 % recevaient un traitement fibrinolytique. Comme l’illustrent le Tableau 19 et les Figures 4 et 5 ci-dessous, PLAVIX a permis de réduire de façon statistiquement significative (7 %; p = 0,029) le risque relatif de décès toutes causes confondues, ainsi que le risque relatif de survenue du paramètre combinant une récidive d’IM, un AVC ou le décès (9 %; p = 0,002).
Tableau 19 – Événements survenus lors de l’essai COMMIT
| Événement | PLAVIX (+ AAS) (N = 22 961) | Placebo (+ AAS) (N = 22 891) | Risque relatif (IC de 95 %) | Valeur de p |
| Paramètre combiné (décès, IM ou AVC)* | 2121 (9,2 %) | 2310 (10,1 %) | 0,91 (0,86-0,97) | 0,002 |
Décès IM non mortel** AVC non mortel** | 1726 (7,5 %) 270 (1,2 %) 127 (0,6 %) | 1845 (8,1 %) 330 (1,4 %) 142 (0,6 %) | 0,93 (0,87-0,99) 0,81 (0,69-0,95) 0,89 (0,70-1,13) | 0,029 0,011 0,33 |
*La différence entre les données du paramètre combiné et la somme des décès, des IM non mortels et des AVC non mortels s’explique par le fait que 9 patients (2 recevant le clopidogrel et 7 témoins placebo) ont présenté à la fois un AVC et un IM non mortels.
** Les données sur les IM non mortels et les AVC non mortels ne tiennent pas compte des patients décédés (toutes causes confondues).
Figure 4 : Fréquence cumulative des décès lors de l’essai COMMIT*
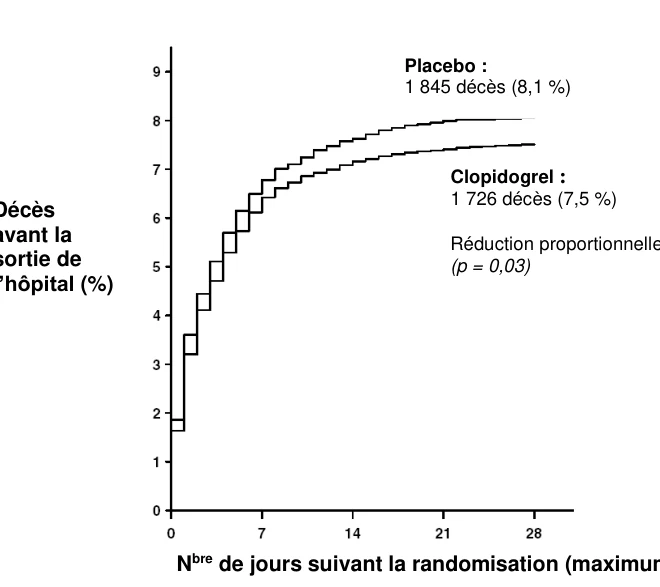
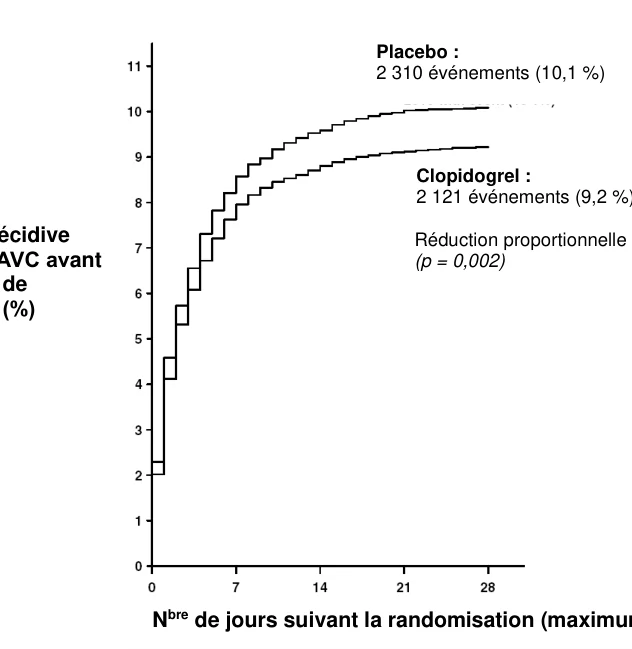
* Tous les patients traités recevaient de l’AAS.
Figure 5 : Fréquence cumulative des composants du paramètre combiné (récidive d’IM, AVC ou décès) lors de l’essai COMMIT*
* Tous les patients traités recevaient de l’AAS.
Comme le montre la Figure 6, les avantages offerts par PLAVIX quant au paramètre combiné ont été observés dans tous les groupes, sans égard à l’âge et au sexe des patients ni au fait qu’ils recevaient ou non des agents fibrinolytiques, et ce, dès les 24 premières heures.
Décès
avant la
sortie de
l’hôpital (%)
Placebo :
1 845 décès (8,1 %)
Clopidogrel : 1 726 décès (7,5 %) |
Nbre de jours suivant la randomisation (maximum de 28 jours)
| Réduction proportionnelle du risque de 7 % (ÉT 3) (p = 0,03) |
Décès, récidive d’IM ou AVC avant la sortie de
l’hôpital (%)
Placebo :
2 310 événements (10,1 %)
Clopidogrel :
2 121 événements (9,2 %)
Réduction proportionnelle du risque de 9 % (ÉT 3) (p = 0,002)
Nbre de jours suivant la randomisation (maximum de 28 jours)
Figure 6 : Effets proportionnels de l’ajout de PLAVIX à l’AAS sur le paramètre principal combiné selon les caractéristiques initiales et les sous-groupes de traitements concomitants lors de l’essai COMMIT
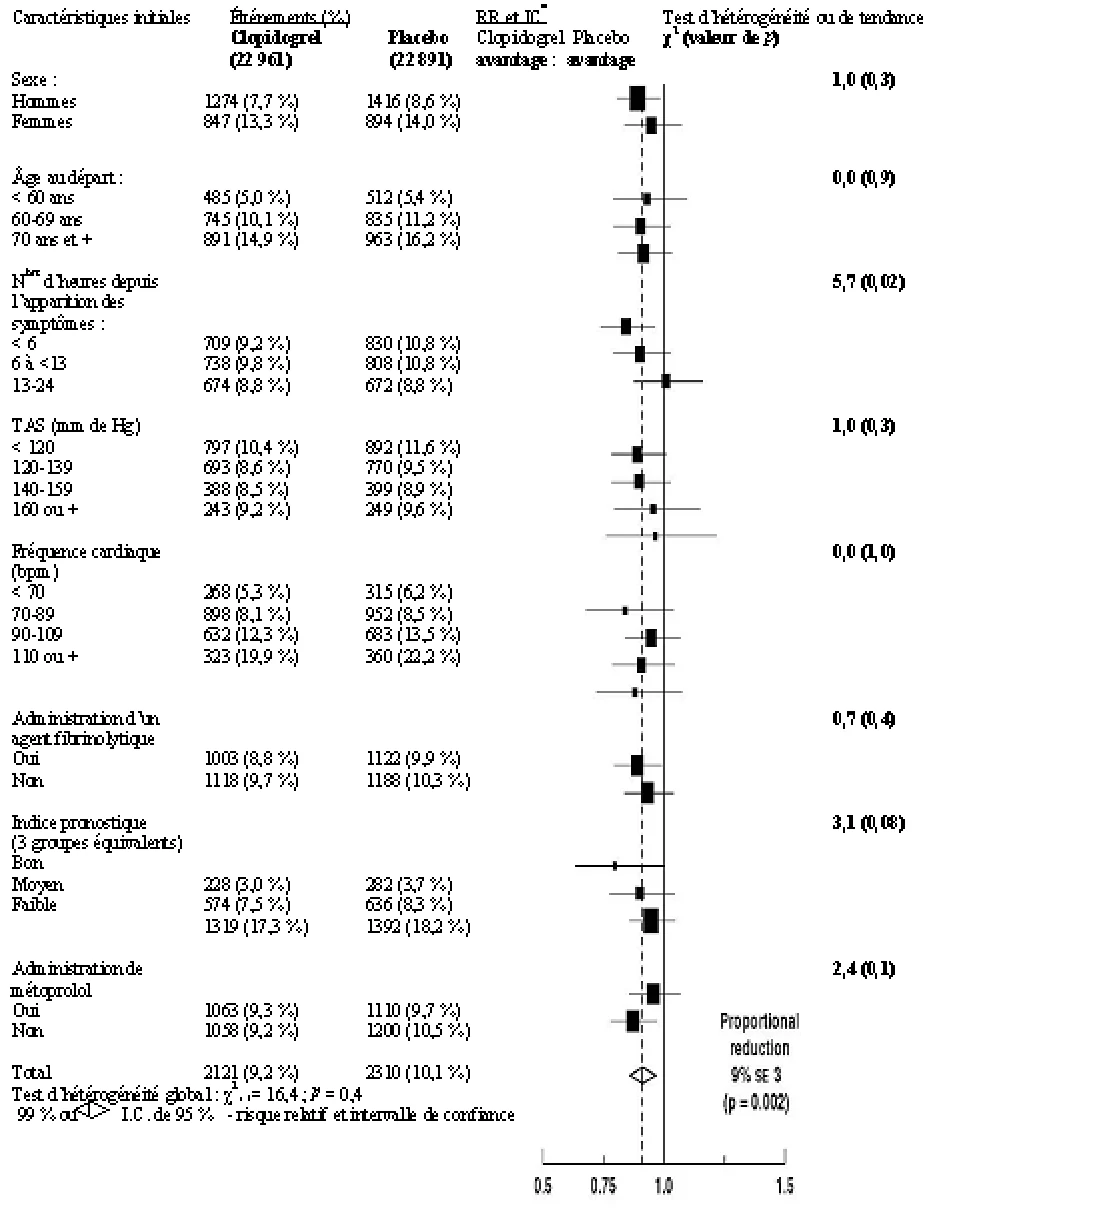
FIBRILLATION AURICULAIRE
ESSAI ACTIVE A
Les essais ACTIVE W et ACTIVE A, deux études distinctes réalisées dans le cadre du programme ACTIVE, réunissaient des patients atteints de fibrillation auriculaire qui présentaient au moins un facteur de risque d’accident vasculaire. Selon les critères de recrutement, les médecins inscrivaient à l’essai ACTIVE W les patients qui étaient candidats à un traitement par un antagoniste de la vitamine K (telle la warfarine). Les patients admis à l’essai ACTIVE A ne pouvaient pas recevoir de traitement par un antagoniste de la vitamine K pour l’une des deux raisons suivantes : ce traitement a été jugé inapproprié pour eux ou les patients n’étaient pas disposés à le recevoir (voir les critères d’admissibilité ci-dessous).
L’essai ACTIVE A (N = 7554) était une étude multicentrique à double insu, avec randomisation et groupe placebo, qui avait pour but de comparer un traitement associant PLAVIX à 75 mg/jour et de l’AAS (N = 3772) à un traitement par un placebo et de l’AAS (N = 3782). La dose recommandée d’AAS était de 75 à 100 mg/jour. Les patients étaient traités pour une période pouvant aller jusqu’à 5 ans (durée moyenne du traitement : 2,7 ans).
Les patients randomisés dans le cadre du programme ACTIVE souffraient de fibrillation auriculaire documentée, c’est-à-dire qu’ils étaient atteints d’une forme permanente de fibrillation auriculaire ou avaient connu au moins 2 épisodes de fibrillation auriculaire intermittente au cours des 6 mois précédents, et présentaient en plus un ou plusieurs des facteurs de risque suivants : être âgé de 75 ans ou plus, ou être âgé de 55 à 74 ans et être atteint de diabète nécessitant un traitement médicamenteux ou avoir des antécédents d’IM ou de coronaropathie documentés, recevoir un traitement contre l’hypertension générale, avoir déjà subi un accident vasculaire cérébral, un accès ischémique transitoire ou une embolie systémique hors SNC, présenter une dysfonction ventriculaire gauche accompagnée d’une fraction d’éjection ventriculaire gauche de moins de 45 % ou souffrir de maladie vasculaire périphérique documentée. Le score CHADS2 moyen s’établissait à 2,0 (extrêmes de 0 et 6).
Dans l’ensemble, 72,6 % des patients admis à l’essai ACTIVE A étaient incapables de prendre un antagoniste de la vitamine K. Les raisons pour lesquelles les patients ont été admis à l’essai ACTIVE A plutôt qu’à l’essai ACTIVE W sont décrites au Tableau 19, ci-dessous.
Les critères d’admissibilité des patients à l’essai ACTIVE A (plutôt qu’à l’essai ACTIVE W) étaient les suivants : refus du patient de prendre de la warfarine, incapacité du patient de satisfaire aux exigences de la surveillance du RIN, risque hémorragique spécifique et traitement par un antagoniste de la vitamine K jugé inapproprié selon l’évaluation du médecin.
Tableau 20 - Facteurs ayant influencé la décision d’admettre les patients à l’essai ACTIVE A
Regroupement par facteura
Clopidogrel
+ AAS
(N = 3772)
Placebo + AAS (N = 3782)
Tous
(N = 7554)
Risque hémorragique spécifique 870 (23,1 %) 861 (22,8 %) 1731 (22,9 %) Incapacité de satisfaire aux exigences de la
surveillance du RIN
810 (21,5 %) 831 (22,0 %) 1641 (21,7 %)
Traitement par un antagoniste de la
vitamine K jugé inapproprié par le médecin
1061
(28,1 %)
1055
(27,9 %)
2116 (28,0 %)
Préférence du patient seulement 969 (25,7 %) 995 (26,3 %) 1964 (26,0 %) Facteur manquant 62 (1,6 %) 40 (1,1 %) 102 (1,4 %) a Par risque hémorragique spécifique, on entend l’un ou l’autre des états suivants : prédisposition aux chutes ou aux traumatismes crâniens, élévation persistante de la tension artérielle à plus de 160/100 mm Hg, hémorragie grave survenue lors d’un traitement antérieur par des anticoagulants oraux, antécédents d’alcoolisme grave, insuffisance rénale chronique, ulcère gastroduodénal documenté au cours de la dernière année, thrombocytopénie ou nécessité de prendre des AINS de façon prolongée. Le risque hémorragique n’entre pas en ligne de compte dans le facteur Incapacité de satisfaire aux exigences de la surveillance du RIN. Il n’entre pas non plus en ligne de compte dans le facteur Traitement par un antagoniste de la vitamine K jugé inapproprié par le médecin tout comme l’incapacité de satisfaire aux exigences de la surveillance du RIN.
Tableau 21 – Résumé des données démographiques de l’essai ACTIVE A réalisé chez des patients atteints de fibrillation auriculaire
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = nombre) | Âge moyen (tranche) | Sexe |
| ACTIVE A | Essai de supériorité de phase 3, à double insu, avec randomisation et groupe placebo, visant à comparer l’emploi du clopidogrel associé à de l’AAS à celui de l’AAS seul | Posologie : PLAVIX (comprimés à 75 mg, 1 fois par jour) + AAS (de 75 à 100 mg, 1 fois par jour recommandés) ou AAS seul (de 75 à 100 mg, 1 fois par jour) Administration par voie orale Durée maximale de 5 ans | n = 7554 PLAVIX 75 mg/jour + AAS : n = 3772; Placebo + AAS : n = 3782 | 71,0 ans (de 25 à 102) | Hommes : 58 % Femmes : 42 % |
La population à l’étude était composée essentiellement de patients de race blanche (73,1 %), et 41,8 % des participants à l’essai étaient des femmes. L’âge moyen s’établissait à 71 ± 10,2 ans, et 41,6 % des patients avaient 75 ans ou plus. Au total, 23,0 % des patients recevaient des antiarythmiques, 52,1 %, des bêtabloquants, 54,6 %, des inhibiteurs de l’ECA et 25,4 %, des statines.
Le nombre de patients ayant présenté un des accidents permettant d’évaluer le paramètre principal (temps écoulé avant la première occurrence d’un AVC, d’un IM, ou d’une embolie systémique hors SNC ou avant le décès d'origine vasculaire) était de 832 (22,1 %) dans le groupe traité par PLAVIX et l’AAS, et de 924 (24,4 %) dans le groupe placebo + AAS (voir le Tableau 22).
Tableau 22 – Résumé de l’incidence des événements documentés comme faisant partie du paramètre principal – première occurrence (analyse en intention de traiter des événements documentés comme faisant partie du paramètre d’évaluation)
Nombre (%)
d’événements
Paramètre principal
PLAVIX
+ AAS
(N = 3772
)
Placebo + AAS (N = 378
2)
Réduction du risque relatif
(%)
(IC de 95 %)
Valeur de p IM/AVC/embolie systémique hors
SNC/décès d’origine vasculaire a
832
(22,06)
924
(24,43)
11,1 (de 2,4 à
19,1)
0,0133
IM (mortel ou non) 84 (2,23) 105
(2,78)
AVC (mortel ou non) 285 (7,56) 391
(10,34)
Embolie systémique hors SNC 50 (1,33) 48 (1,27) Décès d’origine vasculaire 413
(10,95)
380
(10,05)
a Seul le premier événement a été compté.
SNC = système nerveux central; IM = infarctus du myocarde; AVC = accident vasculaire cérébral Le taux d’événements annuel était de 6,8 % pour PLAVIX + l’AAS et de 7,6 % pour le placebo + l’AAS.
L’effet bénéfique du traitement associant PLAVIX et l’AAS a été noté dès les premiers mois de traitement et s’est maintenu tout au long de l’étude, dont la durée pouvait atteindre 5 ans; l’incidence des événements composant le paramètre principal est demeurée systématiquement moins élevée dans le groupe PLAVIX + AAS que dans le groupe placebo + AAS.
La réduction du risque d’accidents vasculaires majeurs dans le groupe recevant PLAVIX et l’AAS était principalement attribuable à une diminution importante de la fréquence des accidents vasculaires cérébraux. Des AVC sont survenus chez 285 patients (7,6 %) traités par PLAVIX et l’AAS et chez 391 patients (10,3 %) recevant le placebo et l’AAS. La fréquence des AVC en tant que paramètre d’évaluation secondaire est représentée au Tableau 23 et à la Figure 7.
Le taux d’AVC ischémiques (paramètre d’évaluation secondaire) était significativement moins élevé dans le groupe PLAVIX + AAS que dans le groupe placebo + AAS (6,2 % vs 9,1 %; réduction du risque relatif de 32,4 %; IC de 95 % : de 20,2 % à 42,7 %) (Tableau 23). On a relevé une augmentation du nombre d’AVC hémorragiques dans le groupe placebo + AAS en comparaison du groupe PLAVIX + AAS (de 22 (0,6 %) à 30 (0,8 %); réduction du risque relatif de -36,3 (il y a augmentation du risque dans le groupe PLAVIX + AAS); IC : de -136 à 21,4) (voir le Tableau 23).
Le risque d’AVC de quelque gravité que ce soit (non invalidant, invalidant ou mortel) a été réduit par l’emploi de PLAVIX en association avec l’AAS. Comparativement au groupe placebo + AAS, on a relevé dans le groupe PLAVIX + AAS 69 cas de moins d’AVC invalidant ou mortel (score de Rankin modifié de 3 à 6) et 46 cas de moins d’AVC non invalidant (score de Rankin modifié de 0 à 2).
On a relevé une tendance vers une réduction des taux d’infarctus du myocarde dans le groupe recevant PLAVIX et l’AAS (réduction du risque relatif de 21,9 %; IC de 95 % : de -3 % à 40,7 %; p = 0,08). Dans le cas de l’embolie systémique hors SNC et du décès d’origine vasculaire, les taux étaient semblables dans les deux groupes.
Tableau 23 – Résumé de l’incidence des accidents étudiés comme paramètres secondaires et autres événements (analyse en intention de traiter des événements documentés)*
Nombre (%)
d’événements
Paramètres
PLAVIX
+ AAS
(N = 3772)
Placebo + AAS (N = 3782)
Réduction du risque relatif (%)
(IC de 95 %)
Valeur de p
AVC (mortel ou non) 296 (7,85) 408 (10,79) 28,4 (16,8 à 38,3) 0,00001 AVC ischémique 235 (6,23) 343 (9,07) 32,4 (20,2 à 42,7) AVC hémorragique 30 (0,80) 22 (0,58) -36,3 (-136 à 21,4) AVC indéterminé 41 (1,09) 51 (1,35) 19,6 (-21,4 à 46,7) Mortalité totale 825 (21,87) 841 (22,24) 1,9 (-8,0 à 10,9) 0,6958 IM (mortel ou non) 90 (2,39) 115 (3,04) 21,9 (-3,0 à 40,7) 0,0789 Décès d’origine vasculaire 600 (15,91) 599 (15,84) -0,2 (-12,2 à 10,5) 0,9759 Embolie systémique hors
SNC
54 (1,43) 56 (1,48) 3,5 (-40,3 à 33,6) 0,8521
* Patients chez qui l’événement en question est survenu, même si ce n’était pas nécessairement la première fois. SNC = système nerveux central; IM = infarctus du myocarde; AVC = accident vasculaire cérébral L’incidence annuelle des AVC était de 2,4 % pour PLAVIX + l’AAS et de 3,3 % pour le placebo + l’AAS.
Figure 7 : Incidence des AVC au fil du temps (événements documentés comme faisant partie du paramètre d’évaluation secondaire)
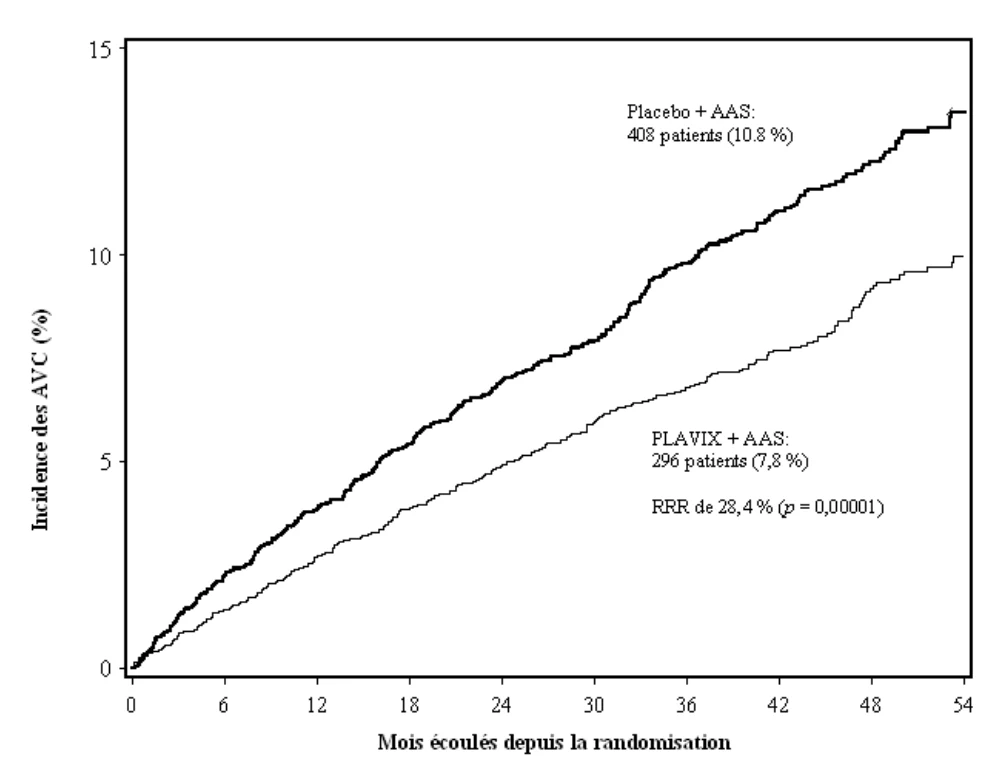
L’effet du traitement par PLAVIX en association avec l’AAS sur le paramètre d’évaluation principal (c.-à-d. les accidents vasculaires majeurs) et l’AVC s’est manifesté avec constance dans l’ensemble des sous-groupes, comme le montrent les Figures 8 et 9.
Figure 8 : Risques relatifs dans divers sous-groupes de caractéristiques ou de maladies initiales selon le traitement pour le paramètre d’efficacité principal de l’essai ACTIVE A
Sous-groupe N Plavix +
AAS
Placebo + AAS
Valeur de p
(int)
Avantage
Plavix
+ AAS
Avantage placebo + AAS
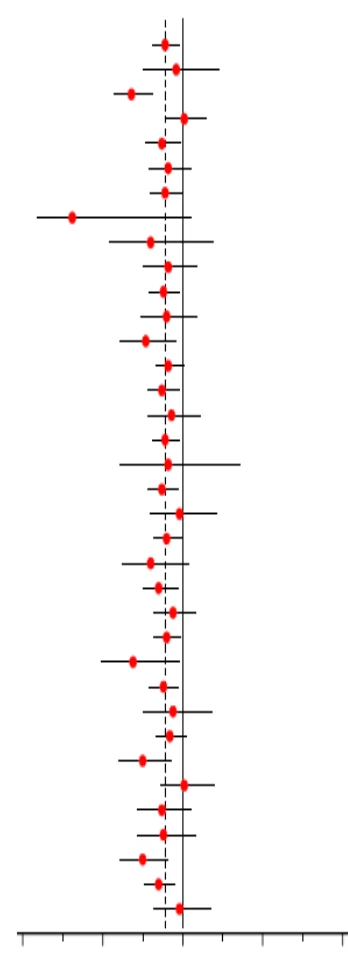
Ensemble des sujets
Âge (< 65)
Âge (65-74)
Âge (≥ 75)
Sexe (masculin)
Sexe (féminin)
Race (blanche)
Race (noire)
Rase (asiatique/orientale)
Race (autre)
Diabète (non)
Diabète (oui)
Hypertension (non)
Hypertension (oui)
Coronaropathie (non)
Coronaropathie (oui)
Maladie artérielle périphérique (non) Maladie artérielle périphérique (oui) Antécédents d’IM (non)
Antécédents d’IM (oui)
Antécédents d’AVC (non)
Antécédents d’AVC (oui)
Insuffisance cardiaque (non) Insuffisance cardiaque (oui) Antécédents d’AIT (non)
Antécédents d’AIT (oui)
Antécédents d’hémorragie (non) Antécédents d’hémorragie (oui) Antécédents d’AVC/AIT (non) Antécédents d’AVC/AIT (oui) Groupe à l’admission (hémorragie) Groupe à l’admission (RIN) Groupe à l’admission (médecin) Groupe à l’admission (patient) Type de FA (permanente)
Type de FA (persis./parox.)
7554 1866 2549 3139 4397 3157 5519 33
367 1635 6089 1462 1125 6427 5688 1863 7332 219 6475 1078 6920 633 5054 2496 7123 430 6440 1113 6561 992 1731 1641 2116 1964 4814 2723
6,75 3,7
5,04 10,57 6,32 7,38 6,3
7,97 7,05 8,31 6,34 8,51 7,49 6,62 6,25 8,37 6,54 16,06 6,11 11,09 6,38 11,51 5,11 10,5 6,63 8,67 6,45 8,58 6,3
9,99 10,77 7,42 4,99 4,9
7,84 4,98
7,61 3,87 7,39 10,44 7,24 8,13 7,06 20,23 8,75 9,16 7,19 9,49 9,78 7,25 7,16 9
7,36 17,4 7,02 11,34 7,06 14,37 6,02 11,18 7,36 12,92 7,36 9,08 6,87 13,43 10,63 8,57 5,67 6,57 9,21 5,08
0,2482
0,6975
0,8763
0,8803
0,1684
0,5504
0,8515
0,3202
0,3944
0,2904
0,1143
0,5574
0,0905
0,1480
0,1982
0,0 0,5 1,0 1,5 2,0
RR (IC de 95 %)
Remarque (regroupements par facteur a posteriori): Par risque hémorragique spécifique, on entend l’un ou l’autre des états suivants : prédisposition aux chutes ou aux traumatismes crâniens, élévation persistante de la tension artérielle à plus de 160/100 mm Hg, hémorragie grave survenue lors d’un traitement antérieur par des anticoagulants oraux, antécédents d’alcoolisme grave, insuffisance rénale chronique, ulcère gastroduodénal documenté au cours de la dernière année, thrombocytopénie ou nécessité de prendre des AINS de façon prolongée. Le risque hémorragique n’entre pas en ligne de compte dans le facteur Incapacité de satisfaire aux exigences de la surveillance du RIN. Il n’entre pas non plus en ligne de compte dans le facteur Traitement par un antagoniste de la vitamine K jugé inapproprié par le médecin tout comme l’incapacité de satisfaire aux exigences de la surveillance du RIN.
Figure 9 : Risques relatifs dans divers sous-groupes de caractéristiques ou de maladies initiales selon le traitement pour le paramètre AVC de l’essai ACTIVE A
Sous-groupe N Plavix
+ AAS
Placebo + AAS
Valeur de p (int)
Avantage Plavix + AAS
Avantage placebo + AAS
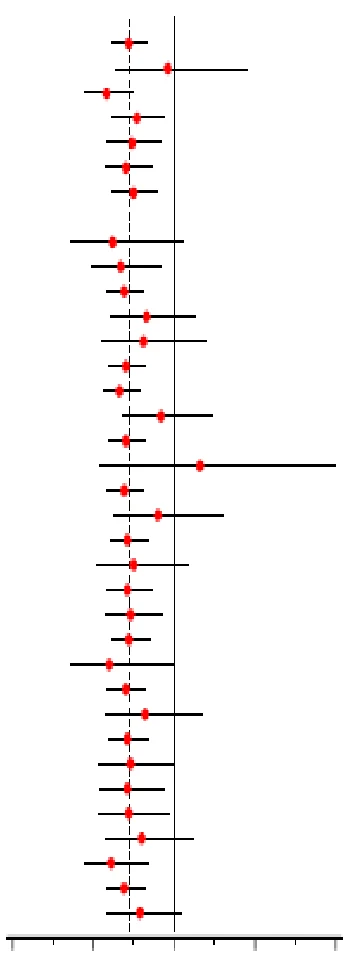
Ensemble des sujets
Âge (< 65)
Âge (65-74)
Âge (≥ 75)
Sexe (masculin)
Sexe (féminin)
Race (blanche)
Race (noire)
Rase (asiatique/orientale)
Race (autre)
Diabète (non)
Diabète (oui)
Hypertension (non)
Hypertension (oui)
Coronaropathie (non)
Coronaropathie (oui)
Maladie artérielle périphérique (non) Maladie artérielle périphérique (oui) Antécédents d’IM (non)
Antécédents d’IM (oui)
Antécédents d’AVC (non)
Antécédents d’AVC (oui)
Insuffisance cardiaque (non) Insuffisance cardiaque (oui) Antécédents d’AIT (non)
Antécédents d’AIT (oui)
Antécédents d’hémorragie (non) Antécédents d’hémorragie (oui) Antécédents d’AVC/AIT (non) Antécédents d’AVC/AIT (oui) Groupe à l’admission (hémorragie) Groupe à l’admission (RIN) Groupe à l’admission (médecin) Groupe à l’admission (patient) Type de FA (permanente)
Type de FA (persis./parox.)
7554 1866 2549 3139 4397 3157 5519 33
367 1635 6089 1462 1125 6427 5688 1863 7332 219 6475 1078 6920 633 5054 2496 7123 430 6440 1113 6561 992 1731 1641 2116 1964 4814 2723
2,37 1,34 2,08 3,37 1,91 3,04 2,26 1,14 3,38 2,54 2,19 3,14 2,61 2,33 2,26 2,74 2,31 4,94 2,23 3,31 2,14 5,36 2,17 2,85 2,29 3,67 2,25 3,1 2,07 4,53 3,31 2,74 1,73 1,86 2,75 1,76
3,31 1,4
3,61 4,4
2,58 4,34 3,04 0
5,48 3,8
3,2
3,81 3,2
3,33 3,42 3
3,29 4,12 3,26 3,67 3
7,15 3,05 3,9
3,17 6,36 3,23 3,78 2,93 6,31 4,62 3,83 2,17 3,05 3,99 2,23
0,9221
0,7067
0,4299
0,2967
0,4761
0,0654
0,1737
0,1795
0,8041
0,8686
0,4277
0,4241
0,9152
0,7227
0,4457
0,0 0,5 1,0 1,5 2,0
RR (IC de 95 %)
* Chez les patients atteints de maladie artérielle périphérique, la limite supérieure de l’intervalle de confiance est de 2,46. Remarque (regroupements par facteur a posteriori) : Par risque hémorragique spécifique, on entend l’un ou l’autre des états suivants : prédisposition aux chutes ou aux traumatismes crâniens, élévation persistante de la tension artérielle à plus de 160/100 mm Hg, hémorragie grave survenue lors d’un traitement antérieur par des anticoagulants oraux, antécédents d’alcoolisme grave, insuffisance rénale chronique, ulcère gastroduodénal documenté au cours de la dernière année, thrombocytopénie ou nécessité de prendre des AINS de façon prolongée. Le risque hémorragique n’entre pas en ligne de compte dans le facteur Incapacité de satisfaire aux exigences de la surveillance du RIN. Il n’entre pas non plus en ligne de compte dans le facteur Traitement par un antagoniste de la vitamine K jugé inapproprié par le médecin tout comme l’incapacité de satisfaire aux exigences de la surveillance du RIN.
13.2 Études comparatives de biodisponibilité
Sans objet.
14 MICROBIOLOGIE
Sans objet.
15 TOXICOLOGIE NON CLINIQUE
Des études de toxicité précliniques ont été menées sur le bisulfate de clopidogrel pour évaluer ses effets généraux, carcinogènes, génotoxiques et immunogènes, de même que ses effets sur la reproduction et ses effets accessoires.
Toxicité aiguë
À des doses uniques très élevées de clopidogrel administré par voie orale (≥ 1 500 mg/kg chez les rongeurs et ≥ 500 mg/kg chez les babouins), une congestion pulmonaire ou une respiration très difficile et une mauvaise tolérance gastrique (érosions gastriques et/ou vomissements) ont été signalées chez les rats, les souris et les babouins. Chez les souris, la valeur de la DL50 orale était d’environ 2 603 mg/kg chez les mâles et d’environ 2 379 mg/kg chez les femelles. La valeur de la DL50 intraveineuse était d’environ 160 mg/kg chez les mâles comme chez les femelles. Chez les rats, la valeur de la DL50 était d’environ 2 420 mg/kg chez les mâles et d’environ 1 910 mg/kg chez les femelles. La valeur de la DL50 intraveineuse était d’environ 110 mg/kg chez les mâles comme chez les femelles.
Toxicité chronique
Lors d’études précliniques chez les rats et les babouins, les effets les plus fréquemment observés avec des doses très élevées (plus de 300 fois la dose thérapeutique de 75 mg/jour sur une base mg/kg) étaient des gastrites aiguës, des érosions gastriques et/ou des vomissements. À de plus faibles doses, une augmentation du poids du foie a été observée chez les souris, les rats et les babouins, accompagnée d’élévations des taux plasmatiques de cholestérol chez les rats et les babouins et d’une légère hypertrophie du réticulum endoplasmique lisse dans les hépatocytes
centrolobulaires des rats. Aucune modification histopathologique n’a été observée chez les souris ou les babouins. Les résultats des examens du foie étaient la conséquence d’un effet sur les enzymes du métabolisme hépatique observé à des doses élevées, un phénomène dont on sait généralement qu’il ne concerne pas les humains recevant des doses thérapeutiques plus faibles. Après un an de traitement à des doses représentant entre 7 et 9 fois (chez le rat) ou entre 10 et 23 fois (chez le babouin) l’exposition constatée chez les humains recevant la dose clinique de 75 mg/jour, aucun de ces effets n’a été observé.
Carcinogénicité
Aucune preuve de tumorigénicité n’a été trouvée lorsque le clopidogrel a été administré pendant 78 semaines à des souris et pendant 104 semaines à des rats, à des doses atteignant jusqu’à 77 mg/kg/jour, représentant des expositions plasmatiques > 25 fois supérieures à celles observées chez l’homme à la dose quotidienne recommandée de 75 mg/jour.
Mutagénicité
Le clopidogrel s’est révélé non génotoxique dans quatre tests in vitro (test de Ames, test de réparation de l’ADN dans des hépatocytes de rats, test de mutation génétique dans des fibroblastes de hamsters de Chine et test d’aberration chromosomique dans des lymphocytes humains). In vivo, le clopidogrel n’avait aucune activité clastogène lors du test du micronoyau effectué par voie orale chez des souris.
Tératogénicité et altération de la fertilité
Le clopidogrel s’est avéré n’avoir aucun effet sur la fertilité des rats mâles et femelles et n’était pas tératogène chez les rats ou les lapins (à des doses atteignant jusqu’à 52 fois la dose recommandée chez l’homme sur une base mg/m2). Le clopidogrel administré à des rates allaitantes a entraîné un léger retard de développement chez la progéniture. Des études pharmacocinétiques spécifiques, effectuées avec du clopidogrel radiomarqué, ont démontré que la molécule-mère ou ses métabolites sont excrétés dans le lait. Par conséquent, un effet direct (légère toxicité) ou indirect (faible palatabilité) ne peut être exclu.
Autres études
Le clopidogrel ne s’est pas avéré toxique pour les cellules souches pluripotentes de la moelle osseuse de souris et n’a entraîné aucun effet immunotoxique chez les rats et les babouins. Chez le cochon d’Inde, le clopidogrel n’a pas d’activité antigénique et n’avait pas d’activité phototoxique ni photoallergique.
Lors d'un test in vitro pour l’inhibition de la communication intercellulaire de cellules hépatiques en culture, le clopidogrel n’a pas eu d’activité stimulante.
16 MONOGRAPHIES DE PRODUIT DE SOUTIEN
Sans objet.