


Monographie de produit - Brilinta
Modifications importantes apportées récemment à la monographie
Sans objet.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ..................................................................................................................... 4
1.1 Pédiatrie ................................................................................................................ 4 1.2 Gériatrie ................................................................................................................. 4 2 Contre-indications ......................................................................................................... 4
4 Posologie et administration .......................................................................................... 5
4.1 Considérations posologiques ................................................................................. 5 4.2 Posologie recommandée et ajustement posologique ............................................. 5 4.4 Administration ........................................................................................................ 7 4.5 Dose oubliée .......................................................................................................... 7 5 Surdose .......................................................................................................................... 7
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 8
7 Mises en garde et précautions ..................................................................................... 9
Généralités ..................................................................................................................... 9 Appareil cardiovasculaire...............................................................................................11 Conduite et utilisation de machines ...............................................................................11 Système sanguin et lymphatique ...................................................................................12 Surveillance et examens de laboratoire .........................................................................12 Système nerveux ...........................................................................................................12 Considérations périopératoires ......................................................................................12 Fonction rénale ..............................................................................................................13 Appareil respiratoire ......................................................................................................13 7.1 Populations particulières ...................................................................................... 14 7.1.1 Grossesse ......................................................................................................14 7.1.2 Allaitement .....................................................................................................14 7.1.3 Enfants et adolescents ...................................................................................14 7.1.4 Personnes âgées ...........................................................................................14 8 Effets indésirables ....................................................................................................... 14
8.1 Aperçu des effets indésirables ............................................................................. 14 8.2 Effets indésirables observés au cours des études cliniques ................................. 16 8.3 Effets indésirables peu fréquents observés au cours des études cliniques .......... 29 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 29 8.5 Effets indésirables observés après la commercialisation ..................................... 30 9 Interactions médicamenteuses .................................................................................. 31
9.1 Interactions médicamenteuses graves ................................................................. 31 9.2 Aperçu des interactions médicamenteuses .......................................................... 31 9.3 Interactions médicament-comportement .............................................................. 31
9.4 Interactions médicament-médicament ................................................................. 31 9.5 Interactions médicament-aliment ......................................................................... 36 9.6 Interactions médicament-plante médicinale ......................................................... 37 9.7 Interactions médicament-examens de laboratoire ................................................ 37 10 Pharmacologie clinique .............................................................................................. 37
10.1 Mode d’action ................................................................................................. 37 10.2 Pharmacodynamie ......................................................................................... 38 10.3 Pharmacocinétique ........................................................................................ 40 11 Conservation, stabilité et mise au rebut .................................................................... 44
Partie 2 : Renseignements scientifiques ............................................................................... 45
13 Renseignements pharmaceutiques............................................................................ 45
14 Études cliniques .......................................................................................................... 45
14.1 Études cliniques par indication ....................................................................... 45
Syndrome coronarien aigu .............................................................................46 Patients ayant des antécédents d’infarctus du myocarde (≥ un an) ...............51 Patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’intervention coronarienne percutanée (ICP) ............................56 16 Toxicologie non clinique ............................................................................................. 61
Renseignements destinés aux patient·e·s ............................................................................ 63
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Syndrome coronarien aigu
BRILINTA (comprimés de ticagrélor), administré en concomitance avec une faible dose d’acide acétylsalicylique (AAS; 75 à 150 mg), est indiqué pour la prévention secondaire des événements athérothrombotiques chez les patients atteints d’un syndrome coronarien aigu (SCA) (voir 14 Études cliniques).
Antécédents d’infarctus du myocarde (ayant eu lieu il y a au moins 1 an)
BRILINTA (comprimés de ticagrélor), administré en concomitance avec une faible dose d’acide acétylsalicylique (AAS; 75 à 150 mg), est indiqué pour la prévention secondaire des événements athérothrombotiques chez les patients présentant des antécédents d’infarctus du myocarde (IM ayant eu lieu il y a au moins 1 an) et un risque élevé d’événement athérothrombotique (voir 14 Études cliniques).
Coronaropathie, diabète de type 2 et antécédents d’intervention coronarienne percutanée
BRILINTA (comprimés de ticagrélor), administré en concomitance avec une faible dose d’acide acétylsalicylique (AAS; 75 à 150 mg), est indiqué pour réduire le risque d’un premier IM ou d’un premier accident vasculaire cérébral chez les patients atteints de coronaropathie, de diabète de type 2 et ayant des antécédents d’intervention coronarienne percutanée (ICP) qui présentent aussi un risque élevé d’événements athérothrombotiques (voir 4 Posologie et administration, 7 Mises en garde et précautions et 14 Études cliniques).
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de BRILINTA chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. Par conséquent, Santé Canada n’a pas autorisé d’indication chez les enfants et les adolescents (voir 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : De façon générale, aucune différence dans l’innocuité ou l’efficacité n’a été observée entre les patients âgés et les patients adultes plus jeunes ayant un syndrome coronarien aigu (PLATO), des antécédents d’IM (≥ un an) (PEGASUS) ou une coronaropathie, un diabète de type 2 et des antécédents d’ICP (THEMIS) (voir 8 Effets indésirables et 14 Études cliniques).
2 Contre-indications
BRILINTA (comprimés de ticagrélor) est contre-indiqué chez :
Les patients hypersensibles à ce médicament ou à tout ingrédient de la préparation. Voir
6 Formes pharmaceutiques, teneurs, composition et conditionnement pour connaître la liste complète des ingrédients.
- Les patients qui présentent une hémorragie active telle qu’un ulcère gastro-duodénal ou une hémorragie intracrânienne (voir 7 Mises en garde et précautions et 8 Effets indésirables).
- Les patients qui ont des antécédents d’hémorragie intracrânienne (voir 7 Mises en garde et précautions et 8 Effets indésirables).
- Les patients qui présentent une atteinte hépatique modérée à grave (voir 4 Posologie et administration et 10 Pharmacologie clinique).
Les patients qui prennent également des inhibiteurs puissants du CYP 3A4
(p. ex. kétoconazole, clarithromycine, néfazodone, ritonavir et atazanavir) (voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
4 Posologie et administration
4.1 Considérations posologiques
Les patients qui reçoivent BRILINTA (comprimés de ticagrélor) doivent également prendre une faible dose d’entretien quotidienne d’AAS de 75 à 150 mg, à moins d’une contre-indication spécifique.
Chez les patients atteints d’un SCA qui ont subi une ICP et qui présentent un risque accru de saignement, l’arrêt de la prise de l’AAS peut être envisagé après 3 mois (voir 7 Mises en garde et précautions).
Les données de l’étude PLATO semblent indiquer que l’efficacité de BRILINTA à 90 mg deux fois par jour par rapport au clopidogrel à 75 mg une fois par jour est associée à la dose d’AAS administrée durant le traitement d’entretien. Ainsi, les patients recevant une faible dose d’entretien d’AAS tirent plus de bienfaits que ceux qui en reçoivent une dose élevée. Comme les données des patients recevant une dose d’entretien élevée d’AAS (> 300 mg par jour) ne fournissent pas de preuves concluantes de l’efficacité de BRILINTA à 90 mg deux fois par jour comparativement au clopidogrel à 75 mg une fois par jour, une dose d’entretien élevée d’AAS (> 150 mg par jour) n’est pas recommandée pour la bithérapie antiplaquettaire d’entretien avec BRILINTA à 90 mg. Il n’y a pas de preuves concluantes concernant le mécanisme biologique sous-jacent (voir 14 Études cliniques).
4.2 Posologie recommandée et ajustement posologique
Syndrome coronarien aigu
Le traitement par BRILINTA à 90 mg doit être instauré au moyen d’une dose d’attaque unique de 180 mg (c.-à-d. 2 comprimés à 90 mg) administrée par voie orale, suivie d’une dose d’entretien de 90 mg, deux fois par jour.
Passage du clopidogrel à BRILINTA à 90 mg : Les patients peuvent passer du clopidogrel à BRILINTA sans interruption de l’effet antiplaquettaire. Ce changement se traduit par une hausse absolue de l’inhibition de l’agrégation plaquettaire (IAP) de 26,4 %. Inversement, le passage de BRILINTA à 90 mg deux fois par jour au clopidogrel à 75 mg se traduit par une réduction absolue de l’IAP de 24,5 %. Les cliniciens qui souhaitent faire passer du clopidogrel à BRILINTA des patients ayant déjà présenté un SCA doivent administrer la première dose de BRILINTA 24 heures après la dernière dose de clopidogrel (voir 10.2 Pharmacodynamie).
Antécédents d’infarctus du myocarde (≥ un an)
BRILINTA à 60 mg deux fois par jour est la dose recommandée lorsqu’un traitement prolongé est nécessaire pour des patients ayant des antécédents d’IM spontané d’au moins un an et à risque élevé d’événements athérothrombotiques. Une dose d’attaque de BRILINTA n’est pas nécessaire. La dose de 90 mg de BRILINTA ne doit pas être utilisée pour cette indication (voir 14 Études cliniques).
Le traitement par BRILINTA à 60 mg peut être entrepris sans interruption après le traitement initial d’un an avec BRILINTA à 90 mg ou un autre traitement par un antagoniste des récepteurs de l’adénosine diphosphate (ADP) chez les patients présentant un SCA à risque élevé d’événements athérothrombotiques.
Le traitement peut aussi être entrepris jusqu’à deux ans après l’IM spontané, ou dans l’année qui suit l’arrêt du traitement antérieur par un antagoniste des récepteurs de l’ADP (voir 14 Études cliniques).
Chez les patients ayant des antécédents d’IM, le traitement par BRILINTA doit être poursuivi aussi longtemps qu’ils demeurent à risque élevé d’événements athérothrombotiques et pendant au plus trois ans. Les données sur l’efficacité et l’innocuité sont insuffisantes pour dire si les avantages de BRILINTA l’emportent encore sur les risques après trois ans d’un traitement prolongé.
Passage d’un autre antagoniste des récepteurs P2Y12 à BRILINTA à 60 mg chez des patients ayant des antécédents d’IM : Les médecins qui souhaitent faire passer des patients ayant des antécédents d’IM à BRILINTA doivent administrer la première dose de BRILINTA 24 heures après la dernière dose de l’autre antagoniste des récepteurs P2Y12.
Patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’intervention coronarienne percutanée (ICP)
BRILINTA à 60 mg deux fois par jour est la dose recommandée pour les patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP, mais n’ayant jamais subi d’IM. Une dose d’attaque de BRILINTA n’est pas nécessaire.
Les patients peuvent commencer le traitement par BRILINTA à 60 mg deux fois par jour, quel que soit leur schéma antiplaquettaire antérieur.
Chez les patients atteints de coronaropathie et de diabète de type 2, le traitement par BRILINTA doit être poursuivi aussi longtemps qu’ils présentent un risque élevé d’événements athérothrombotiques et un risque faible d’hémorragie, et pendant trois ans au maximum. Les données sur l’efficacité et l’innocuité sont insuffisantes pour dire si les avantages de BRILINTA l’emportent encore sur les risques après trois ans d’un traitement prolongé (voir 7 Mises en garde et précautions et 14 Études cliniques).
Passage d’un autre antagoniste du récepteur P2Y12 à BRILINTA à 60 mg chez des patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP : Les médecins qui souhaitent faire passer des patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP à BRILINTA doivent administrer la première dose de BRILINTA 24 heures après la dernière dose de l’autre antagoniste du récepteur P2Y12.
Arrêt prématuré du traitement
Un arrêt prématuré de tout traitement antiplaquettaire, y compris par BRILINTA, pourrait entraîner un risque accru de décès d’origine cardiovasculaire (CV) ou d’infarctus du myocarde (IM) en raison de la maladie sous-jacente du patient (voir 7 Mises en garde et précautions).
Considérations posologiques dans des cas particuliers
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis chez les patients âgés (≥ 65 ans) (voir Populations et pathologies particulières).
Patients présentant une insuffisance rénale : Aucun ajustement posologique n’est requis chez les patients présentant une insuffisance rénale. Le ticagrélor n’est pas dialysable. Il faut prendre des précautions appropriées chez les patients qui ont besoin d’un traitement de substitution rénale (voir Populations et pathologies particulières).
Patients présentant une insuffisance hépatique : Aucun ajustement posologique n’est requis chez les patients présentant une insuffisance hépatique légère. BRILINTA n’a pas fait l’objet d’études particulières chez les patients présentant une insuffisance hépatique modérée ou grave. Il y a peu d’information sur le traitement des patients présentant une insuffisance hépatique modérée. Par conséquent, l’utilisation de BRILINTA chez les patients présentant une insuffisance hépatique modérée ou grave est contre-indiquée (voir 2 Contre-indications et Populations et pathologies particulières).
4.4 Administration
Moment choisi pour l’administration d’une dose par rapport à la consommation de nourriture
BRILINTA peut être pris par voie orale, avec ou sans aliments, et peut être administré sans égard à la prise des repas. Dans une étude effectuée chez des sujets sains, l’ingestion d’un repas riche en lipides n’a eu aucun effet sur la Cmax du ticagrélor ou l’ASC de son métabolite actif, mais a produit une augmentation de 21 % de l’ASC du ticagrélor et une diminution de 22 % de la Cmax de son métabolite actif. La portée clinique de ces variations est considérée comme minime. BRILINTA a été administré sans égard à la prise de nourriture dans les études PLATO (90 mg), PEGASUS (60 mg) et THEMIS (60 mg).
Autres méthodes d’administration
Pour les patients qui sont incapables d’avaler les comprimés entiers : broyer les comprimés BRILINTA (90 mg) en une fine poudre, mélanger à un demi-verre d’eau et boire immédiatement. Rincer le verre avec un autre demi-verre d’eau et boire. Le mélange peut également être administré par une sonde nasogastrique (CH8 ou plus). Il est important de rincer la sonde nasogastrique avec de l’eau après l’administration du mélange.
4.5 Dose oubliée
Il faut éviter les interruptions du traitement. Un patient qui saute une dose de BRILINTA devrait prendre sa dose suivante à l’heure prévue (voir 10.2 Pharmacodynamie).
5 Surdose
Traitement
On ne connaît actuellement aucun antidote qui pourrait renverser les effets de BRILINTA (comprimés de ticagrélor), et le ticagrélor n’est pas dialysable. Le traitement d’un surdosage doit suivre la pratique médicale standard locale. L’effet attendu d’une surdose de BRILINTA est la prolongation du risque d’hémorragie associé à l’inhibition plaquettaire. S’il se produit une hémorragie, les mesures de soutien appropriées doivent être prises (voir Généralités).
Signes et symptômes
Le ticagrélor est bien toléré à des doses uniques pouvant aller jusqu’à 900 mg. La toxicité gastro-intestinale a limité la posologie dans une seule étude à doses croissantes. Les autres effets indésirables d’importance clinique pouvant survenir lors d’un surdosage comprennent la dyspnée et les pauses ventriculaires.
L’administration de doses orales uniques de ticagrélor à des souris n’a causé aucun effet observable à des doses allant jusqu’à 2000 mg/kg. L’administration de doses orales uniques de 500 et de 2000 mg/kg de ticagrélor à des rats a causé une réduction transitoire du poids corporel sans autre effet observable.
En cas de surdosage, il convient de rechercher ces effets indésirables possibles et d’envisager une surveillance par électrocardiogramme (ECG).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs et composition
BRILINTA (comprimés de ticagrélor) est présenté en comprimés à 90 mg ronds, biconvexes, jaunes et pelliculés dont l’une des faces est unie et l’autre porte en creux l’inscription .
BRILINTA (comprimés de ticagrélor) est présenté en comprimés à 60 mg ronds, biconvexes, roses et pelliculés dont l’une des faces est unie et l’autre porte en creux l’inscription 60
T .
Conditionnement
BRILINTA à 90 mg est offert en plaquettes alvéolées aide-mémoire de 60 comprimés (4 x 15 comprimés).
BRILINTA à 90 mg est offert en flacons de polyéthylène de haute densité renfermant 60 comprimés, destinés exclusivement aux établissements.
Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Voie orale | Comprimé à 60 mg et à 90 mg | Phosphate bicalcique, oxyde de fer noir (enrobage du comprimé à 60 mg seulement), oxyde de fer rouge (enrobage du comprimé à 60 mg seulement), oxyde de fer jaune (enrobage du comprimé à 90 mg seulement), hydroxypropylcellulose, hypromellose, stéarate de magnésium, mannitol, polyéthylèneglycol 400, glycolate d’amidon sodique, talc (enrobage du comprimé à 90 mg seulement) et dioxyde de titane. |
BRILINTA à 60 mg est offert en plaquettes alvéolées aide-mémoire de 60 comprimés (4 x 15 comprimés).
BRILINTA à 60 mg est offert en flacons de polyéthylène de haute densité renfermant 60 comprimés.
7 Mises en garde et précautions
Généralités
Rapport avantages-risques chez les patients atteints de coronaropathie et de diabète de type 2 : Dans l’essai THEMIS, un profil avantages-risques positif a été observé dans le sous-groupe prédéfini composé des patients qui avaient des antécédents d’intervention coronarienne percutanée (ICP) et qui représentaient 58 % de la population de cet essai. Dans l’ensemble de la population de l’essai THEMIS, le profil avantages-risques n’a pas été considéré comme favorable et n’appuyait pas l’emploi de BRILINTA (comprimés de ticagrélor). Avant de commencer un traitement chez des patients atteints de coronaropathie, de diabète de type 2 et ayant des antécédents d’ICP, il faut confirmer qu’ils sont exposés à un risque élevé d’événement athérothrombotique et à un risque faible d’hémorragie (voir 1 Indications, 8 Effets indésirables et 14 Études cliniques).
Risque d’hémorragie : Comme c’est le cas avec les autres antiplaquettaires, chez les patients qui ont un risque accru connu d’hémorragie, il faut soupeser ce risque en regard des bienfaits de la prévention des événements thrombotiques lorsqu’on utilise BRILINTA (voir 8 Effets indésirables). Le médecin traitant doit réévaluer régulièrement si le traitement par BRILINTA convient toujours, en particulier s’il y a des changements dans les facteurs associés à un risque accru d’hémorragie.
Si son administration est indiquée sur le plan clinique, BRILINTA doit être utilisé avec prudence chez les groupes de patients suivants :
- Patients ayant une propension aux saignements (p. ex. en raison d’un traumatisme récent, d’une chirurgie récente, d’un trouble de la coagulation ou d’une hémorragie gastro-intestinale récente). L’utilisation de BRILINTA est contre-indiquée chez les patients qui présentent une hémorragie active, des antécédents d’hémorragie intracrânienne ou une atteinte hépatique modérée ou grave (voir 2 Contre-indications).
- Patients exposés à un risque plus élevé de traumatisme. Le médecin traitant doit informer les patients de ce risque et discuter des mesures à prendre pour prévenir les traumatismes (voir 8 Effets indésirables).
Patients devant prendre des anticoagulants oraux (p. ex. warfarine, voir 9 Interactions médicamenteuses) et/ou des fibrinolytiques (dans les 24 heures précédant ou suivant l’administration de BRILINTA). Ces agents confèrent un risque d’hémorragie indépendant, étant donné que leur mode d’action est distinct et complémentaire par rapport à celui de BRILINTA dans l’hémostase. L’association de BRILINTA et de l’une ou l’autre de ces classes de médicaments n’a pas été étudiée.
- Traitement par la warfarine : En raison d’une propension plus élevée aux saignements, la prudence est conseillée chez les patients qui prennent de la warfarine durant le traitement par BRILINTA. Une étude de l’interaction médicamenteuse portant précisément sur la warfarine n’a pas été effectuée (voir 9 Interactions médicamenteuses).
- Patients qui reçoivent en concomitance des produits médicinaux pouvant accroître le risque d’hémorragie, par exemple des anti-inflammatoires non stéroïdiens (AINS).
Monothérapie antiplaquettaire chez les patients atteints d’un SCA qui ont subi une ICP : Il a été démontré que l’arrêt de la prise de l’AAS après 3 mois et que la poursuite du traitement par BRILINTA comme monothérapie antiplaquettaire a permis de réduire le risque de saignement, sans que l’on observe un risque accru d’événements cardiovasculaires indésirables majeurs (ECVM) chez les patients atteints d’un SCA qui ont subi une ICP. Avant de décider d’arrêter la prise de l’AAS et de poursuivre le traitement par BRILINTA comme monothérapie antiplaquettaire, il faut confirmer si le patient présente un risque accru de saignement. Cette décision doit être fondée sur le jugement clinique en soupesant le risque de saignement par rapport au risque d’événements thrombotiques chez les patients atteints d’un SCA qui ont subi une ICP.
La transfusion de plaquettes n’a pas permis de renverser l’effet antiplaquettaire de BRILINTA chez des volontaires sains et il est peu probable que cette intervention aura un bienfait clinique chez les patients présentant des saignements. Étant donné que l’administration concomitante de BRILINTA et de desmopressine n’a pas diminué le temps de saignement, il est peu probable que la desmopressine soit efficace pour la prise en charge des événements hémorragiques cliniques.
Le traitement antifibrinolytique (acide aminocaproïque ou acide tranexamique) et/ou le traitement par le facteur VIIa recombinant peuvent augmenter l’hémostase. L’administration de BRILINTA peut être reprise une fois qu’on a établi la cause de l’hémorragie et que celle-ci a été maîtrisée.
Acide acétylsalicylique (AAS) à la dose d’entretien : En raison de la relation observée dans l’étude PLATO entre la dose d’entretien d’AAS et l’efficacité relative de BRILINTA comparativement au clopidogrel, l’administration concomitante de BRILINTA et d’une dose d’entretien élevée d’AAS (> 150 mg par jour) n’est pas recommandée (voir 1 Indications et 4 Posologie et administration).
Inhibiteurs puissants de l’isoenzyme 3A4 du cytochrome P450 : L’administration concomitante de BRILINTA et d’inhibiteurs puissants du CYP 3A4 (p. ex. kétoconazole, clarithromycine, néfazodone, ritonavir et atazanavir) est contre-indiquée, étant donné qu’elle peut mener à une augmentation considérable de l’exposition au ticagrélor (voir 8 Effets indésirables et 9 Interactions médicamenteuses).
Arrêt prématuré du traitement : Les patients qui doivent arrêter le traitement par BRILINTA sont à risque accru d’événements cardiaques. L’arrêt prématuré du traitement doit être évité. S’il est nécessaire d’interrompre temporairement la prise de BRILINTA en raison d’une manifestation indésirable, le traitement doit être repris aussitôt que possible lorsque les bienfaits l’emportent sur les risques de manifestation indésirable ou lorsque la manifestation indésirable a disparu.
Hausse du taux d’acide urique : Dans l’étude PLATO, les patients traités par BRILINTA présentaient un risque plus élevé d’hyperuricémie que ceux qui recevaient le clopidogrel. Dans l’étude PEGASUS, la goutte, l’arthrite goutteuse et l’hyperuricémie ont été signalées plus souvent chez les patients sous BRILINTA que chez ceux qui recevaient seulement de l’AAS (aspirine). Dans l’étude THEMIS, la fréquence d’hyperuricémie était plus élevée chez les patients recevant BRILINTA que chez ceux qui recevaient l’AAS seul, mais la fréquence de la goutte était semblable. Il faut user de prudence lorsqu’on administre BRILINTA à des patients ayant des antécédents d’hyperuricémie ou d’arthrite goutteuse. Par mesure de précaution, l’emploi de BRILINTA est déconseillé chez les patients atteints de néphropathie urique.
Appareil cardiovasculaire
Patients à risque de bradyarythmie : Le tracé d’ECG obtenu par moniteur Holter au cours des études cliniques a révélé une fréquence accrue de pauses ventriculaires pour la plupart asymptomatiques durant un traitement par ticagrélor comparativement au clopidogrel. Dans les études de phase III (PLATO, PEGASUS et THEMIS) évaluant l’innocuité et l’efficacité de BRILINTA, les patients ayant des antécédents de syndrome de dysfonctionnement sinusal, de bloc auriculo-ventriculaire (AV) du deuxième ou troisième degré ou de syncope liée à une bradycardie et qui ne sont pas protégés par un stimulateur cardiaque ont été exclus étant donné qu’ils pouvaient présenter un risque accru de bradyarythmie avec le ticagrélor. La fréquence rapportée des manifestations bradyarythmiques dans ces études était similaire pour le ticagrélor et les agents de comparaison (c.-à-d. clopidogrel ou aspirine seul). Des manifestations bradyarythmiques, y compris des blocs AV du deuxième ou du troisième degré, ont été signalées dans un contexte de postcommercialisation chez des patients ayant des antécédents de bradyarythmie ou non et, dans la plupart des cas, peu de temps après l’instauration du traitement par BRILINTA. Ces manifestations sont principalement survenues chez des patients présentant un SCA et chez qui l’ischémie cardiaque et la prise concomitante de médicaments réduisant la fréquence cardiaque ou modifiant la conduction cardiaque représentent de possibles facteurs de confusion. Dans certains cas, les manifestations bradyarythmiques se sont résorbées après l’arrêt du traitement par BRILINTA. Certains cas de bradyarythmie étaient graves et les patients ont eu besoin d’une stimulation (habituellement temporaire). Une méta-analyse d’études contrôlées à répartition aléatoire porte à croire que le risque de bradyarythmie avec BRILINTA pourrait être lié à la dose et que le risque accru avec BRILINTA, par rapport aux agents comparateurs, est spécifique aux patients ayant des antécédents de bradyarythmie. Par conséquent, BRILINTA doit être utilisé avec prudence chez les patients qui sont considérés comme présentant un risque plus élevé de bradyarythmie et ces patients doivent être surveillés de près durant les premières semaines du traitement (voir 8 Effets indésirables et 14 Études cliniques).
De plus, la prudence est de mise lorsqu’on administre BRILINTA en concomitance avec des médicaments connus pour provoquer de la bradycardie. Toutefois, aucun signe d’interaction indésirable d’importance clinique n’a été observé dans les études PLATO et PEGASUS durant l’administration en concomitance avec un ou plusieurs médicaments connus pour provoquer de la bradycardie. Dans l’étude PLATO, 96 % des patients prenaient des bêta-bloquants, 33 % prenaient du diltiazem ou du vérapamil (inhibiteurs des canaux calciques) et 4 % prenaient de la digoxine. Dans l’étude THEMIS, 73,8 % des patients prenaient des bêta-bloquants à leur admission à l’étude.
Conduite et utilisation de machines
Effets sur la capacité de conduire et de faire fonctionner des machines : Aucune étude n’a été effectuée concernant les effets de BRILINTA sur la capacité de conduire et de faire fonctionner des machines. Durant le traitement par BRILINTA, des étourdissements, de la confusion, des vertiges et des syncopes ont été rapportés. Par conséquent, les patients qui éprouvent ces symptômes devraient user de prudence lorsqu’ils conduisent ou font fonctionner des machines (voir 8 Effets indésirables).
Système sanguin et lymphatique
Purpura thrombocytopénique thrombotique (PTT) : Des cas de PTT ont été signalés très rarement avec l’emploi de BRILINTA. Le PTT est un problème grave, potentiellement mortel, qui nécessite un traitement rapide; on devrait envisager la plasmaphérèse. Le PTT est caractérisé par quelques-uns ou la totalité des symptômes et troubles suivants : thrombocytopénie, anémie hémolytique microangiopathique (présence de schistocytes sur le frottis de sang périphérique), troubles neurologiques, dysfonction rénale et fièvre.
Surveillance et examens de laboratoire
Analyses de la fonction plaquettaire pour diagnostiquer la thrombocytopénie induite par l’héparine (TIH) : Des résultats faux négatifs obtenus avec l’analyse de la fonction plaquettaire pour la TIH ont été signalés chez les patients recevant du ticagrélor. Ce type de résultat observé lors de cette analyse est attribué à l’inhibition par le ticagrélor du récepteur P2Y12 sur les plaquettes de donneurs sains dans le sérum/plasma du sujet. Il est nécessaire d’obtenir des renseignements sur le traitement concomitant avec le ticagrélor en vue de l’interprétation des analyses de la fonction plaquettaire pour la TIH.
Avant d’envisager l’arrêt du ticagrélor, il faut évaluer les bienfaits et risques associés à la poursuite du traitement, en prenant en considération à la fois l’état prothrombotique de la TIH et le risque accru de saignement avec un traitement concomitant d’un anticoagulant et du ticagrélor.
Système nerveux
Apnée centrale du sommeil : Des cas d’apnée centrale du sommeil, y compris une respiration de Cheyne-Stokes, ont été rapportés dans un contexte de postcommercialisation chez des patients prenant BRILINTA. Si l’on soupçonne une apnée centrale du sommeil, une évaluation clinique plus poussée pourrait être envisagée.
Patients ayant des antécédents d’AVC ischémique : Les patients présentant un SCA et ayant des antécédents d’AVC ischémique peuvent être traités avec BRILINTA à une dose de 90 mg pendant une période allant jusqu’à 12 mois (PLATO). Dans les études PEGASUS (patients ayant des antécédents d’IM remontant à ≥ 1 an) et THEMIS (coronaropathie et diabète de type 2), les patients ayant des antécédents d’AVC ischémique ont été exclus parce que des études antérieures avaient montré que l’utilisation d’antiplaquettaires (autres que le ticagrélor) en traitement d’association était liée à un risque accru d’hémorragie intracrânienne. Par conséquent, en l’absence de données, le traitement par BRILINTA au-delà d’un an chez les patients présentant un SCA qui ont déjà subi un AVC ischémique n’est pas recommandé. Le traitement par BRILINTA chez les patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’AVC ischémique n’est pas recommandé non plus.
Considérations périopératoires
Chirurgie : Si un patient doit subir une intervention chirurgicale, les cliniciens doivent prendre en considération le profil clinique du patient ainsi que les bienfaits et les risques d’un traitement antiplaquettaire prolongé quand vient le temps de déterminer à quel moment arrêter le traitement par BRILINTA.
Chez les patients de l’étude PLATO ayant subi un pontage aortocoronarien (PAC), BRILINTA a été associé à un taux d’hémorragies majeures comparable à celui observé avec le clopidogrel tous les jours ayant suivi l’arrêt du traitement sauf le jour 1, où BRILINTA a été associé à un taux plus élevé d’hémorragies majeures (voir 8 Effets indésirables).
En raison de la liaison réversible de BRILINTA, le retour de l’agrégation plaquettaire se produit plus rapidement avec BRILINTA qu’avec le clopidogrel.
Lors de l’étude OFFSET, le pourcentage moyen de l’inhibition de l’agrégation plaquettaire induite par le ticagrélor, 72 heures après l’administration de la dose, était comparable au pourcentage moyen de l’inhibition de l’agrégation plaquettaire induite par le clopidogrel 120 heures après l’administration de la dose. L’arrêt plus rapide de l’effet pourrait permettre de prédire une réduction du risque de complications hémorragiques, p. ex. dans le cas où il faut cesser temporairement le traitement antiplaquettaire en raison d’une chirurgie ou d’un trauma (voir 10.2 Pharmacodynamie).
Pour minimiser le risque d’hémorragies, il faut cesser l’administration de BRILINTA 5 jours avant une chirurgie élective lorsque l’effet antiplaquettaire n’est pas souhaité.
Fonction rénale
Insuffisance rénale : Aucun ajustement posologique n’est nécessaire chez les patients présentant une atteinte rénale. Le ticagrélor n’est pas dialysable. Il faut prendre des précautions appropriées chez les patients qui ont besoin d’un traitement de substitution rénale. Les taux de créatinine peuvent augmenter pendant un traitement par BRILINTA. Le mécanisme en cause n’a pas été élucidé. La fonction rénale doit être surveillée dans le cadre de la prise en charge du patient (voir 8 Effets indésirables et Populations et pathologies particulières).
Appareil respiratoire
Dyspnée : Dans les essais cliniques, environ 14 % des patients répartis au hasard pour recevoir BRILINTA à 90 mg (étude PLATO) ou à 60 mg deux fois par jour (étude PEGASUS) ont rapporté de la dyspnée, y compris de la dyspnée au repos, de la dyspnée à l’effort, de la dyspnée paroxystique nocturne et de la dyspnée nocturne (voir 8 Effets indésirables). Dans 85 % des cas, les patients ont connu un seul épisode. La dyspnée est généralement d’intensité légère à modérée et disparaît souvent avec la poursuite du traitement.
Dans l’étude THEMIS, environ 21,4 % des patients affectés au traitement par BRILINTA ont subi des accès de dyspnée. Les caractéristiques des accès de dyspnée observés dans l’étude THEMIS concordent avec celles qui ont été décrites précédemment (voir 8 Effets indésirables).
Le ticagrélor devrait être utilisé avec prudence chez les patients plus âgés et chez les patients ayant des antécédents d’asthme et/ou de maladie pulmonaire obstructive chronique. Si un patient signale un nouvel épisode de dyspnée, un épisode prolongé ou l’aggravation d’une dyspnée, il faut procéder à un examen approfondi et, si le traitement par BRILINTA n’est pas toléré, on doit y mettre fin (voir 8 Effets indésirables). Le mécanisme en cause n’a pas encore été élucidé.
Les données de l’étude PLATO n’indiquent pas que la fréquence plus élevée de dyspnée dans le groupe BRILINTA à 90 mg est attribuable à une apparition ou à une aggravation de la maladie cardiaque ou respiratoire. Chez les patients ayant subi des tests de la fonction respiratoire dans le cadre du programme clinique, aucune donnée ne révélait un effet défavorable de BRILINTA à 90 mg sur la fonction respiratoire.
7.1 Populations particulières
7.1.1 Grossesse
L’innocuité de BRILINTA durant la grossesse n’a pas été établie, car aucune étude clinique n’a été réalisée chez les femmes enceintes, et les données cliniques sur l’exposition à BRILINTA durant la grossesse sont limitées. Les femmes capables de procréer doivent utiliser des méthodes de contraception appropriées pour éviter les grossesses pendant qu’elles prennent ce médicament.
7.1.2 Allaitement
On ignore si ce médicament est excrété dans le lait maternel chez l’humain, car aucune étude clinique n’a été réalisée chez des femmes qui allaitent. Des études chez le rat ont montré que le ticagrélor et ses métabolites actifs sont excrétés dans le lait (voir Populations et pathologies particulières). Par conséquent, l’emploi de BRILINTA durant l’allaitement n’est pas recommandé.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de BRILINTA chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. Dans une étude de phase III, à répartition aléatoire, à double insu et contrôlée par placebo, le principal objectif de réduire le taux de crises vaso-occlusives chez les enfants et adolescents âgés de 2 ans à moins de 18 ans atteints de drépanocytose, n’a pas été atteint. BRILINTA ne doit pas être utilisé chez les enfants et adolescents atteints de drépanocytose. Par conséquent, Santé Canada n’a pas autorisé d’indication chez les enfants et les adolescents (voir 1.1 Pédiatrie).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence générale dans l’innocuité ou l’efficacité n’a été observée chez les patients âgés dans les études PLATO, PEGASUS et THEMIS (voir 1 Indications et 14 Études cliniques), et aucun ajustement posologique n’est requis chez les patients âgés (≥ 65 ans) (voir 4 Posologie et administration).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Le profil d’innocuité de BRILINTA (comprimés de ticagrélor) a été évalué dans trois vastes essais à répartition aléatoire de phase III axés sur les résultats (PLATO, PEGASUS et THEMIS) comprenant plus de 58 000 patients parmi lesquels plus de 32 000 ont été exposés au ticagrélor (voir 14 Études cliniques).
Syndrome coronarien aigu
Dans l’étude PLATO, au total, 6762 patients présentant un syndrome coronarien aigu (API, NSTEMI et STEMI) ont été exposés à BRILINTA (dose d’attaque de 180 mg suivie d’une dose d’entretien de 90 mg deux fois par jour) pendant au moins 6 mois et jusqu’à 12 mois pour 3138 d’entre eux.
Les manifestations indésirables fréquemment rapportées chez les patients traités par BRILINTA ont été la dyspnée, les céphalées et l’épistaxis, et ces manifestations sont survenues à une fréquence plus élevée que dans le groupe sous clopidogrel (voir le tableau 4).
Les manifestations indésirables graves ont été rapportées à des fréquences semblables chez les patients traités par BRILINTA (20,2 %) et le clopidogrel (20,3 %). Les manifestations indésirables graves les plus fréquemment observées ont été l’insuffisance cardiaque (1,1 % vs 1,0 %), les douleurs thoraciques non cardiaques (0,9 % vs 0,9 %) et la dyspnée (0,7 % vs 0,4 %).
Le taux d’abandon du traitement par le médicament à l’étude en raison de manifestations indésirables a été de 7,4 % sous BRILINTA et de 5,4 % sous clopidogrel. La dyspnée a été la manifestation indésirable ayant mené le plus souvent à l’abandon du traitement dans le cas de BRILINTA (0,9 % sous BRILINTA et 0,1 % sous clopidogrel).
Antécédents d’infarctus du myocarde (≥ un an)
L’innocuité de BRILINTA chez les patients ayant des antécédents d’IM spontané (IM ayant eu lieu il y a au moins un an) et un risque élevé d’événements athérothrombotiques a été évaluée dans le cadre de l’essai PEGASUS, qui comparait des patients traités par BRILINTA à 60 mg deux fois par jour (n = 6958) ou à 90 mg deux fois par jour en association avec de faibles doses d’AAS (75 à 150 mg) (n = 6988) à des patients recevant uniquement une faible dose d’AAS (75 à 150 mg) (n = 6996). La dose de 60 mg de BRILINTA est la seule dose approuvée pour cette indication. La durée médiane du traitement par BRILINTA à 60 mg a été de 29,4 mois (voir 14 Études cliniques).
Les manifestations indésirables fréquemment rapportées dans cette population de patients traités par BRILINTA ont été la dyspnée, l’épistaxis et une tendance accrue à présenter des ecchymoses et des contusions, et ces manifestations sont survenues à une fréquence plus élevée sous BRILINTA que sous AAS seul (voir le tableau 7).
La proportion de patients ayant subi des manifestations indésirables graves était semblable dans les deux groupes de traitement (21,5 % sous BRILINTA à 60 mg et 21,6 % sous AAS seul). Les manifestations indésirables graves les plus fréquemment rapportées sous BRILINTA ont été la fibrillation auriculaire, la syncope, la dyspnée, l’anémie ferriprive et l’épistaxis.
Dans l’étude PEGASUS, l’abandon du traitement en raison de manifestations indésirables a été plus fréquent sous BRILINTA que sous AAS seul (16,1 % sous BRILINTA à 60 mg et 8,5 % sous AAS seul). Les manifestations indésirables qui ont le plus souvent mené à l’abandon de l’étude et qui ont été rapportées à une fréquence plus élevée sous BRILINTA que sous AAS seul ont été la dyspnée, une tendance accrue à présenter des ecchymoses et des contusions, l’épistaxis et l’hématome spontané.
Coronaropathie et diabète de type 2 accompagnés d’antécédents d’intervention coronarienne percutanée (ICP)
L’innocuité de BRILINTA chez les patients atteints de coronaropathie et de diabète de type 2, qui sont exposés à un risque élevé d’événements athérothrombotiques, a été évaluée dans le cadre de l’étude THEMIS dans laquelle ont été comparés BRILINTA (9562 patients) et un placebo (9531 patients) administrés deux fois par jour en association avec un traitement de fond par de l’AAS à faible dose (de 75 à 150 mg). Dans le sous-groupe de patients ayant des antécédents d’ICP, 5536 patients ont reçu BRILINTA et 5564 patients ont reçu un placebo. La dose de 60 mg de BRILINTA est la dose recommandée pour cette indication. Dans l’essai THEMIS, la durée médiane du traitement par BRILINTA a été de 33,2 mois (voir 14 Études cliniques).
Dans cette étude, les critères d’évaluation de l’innocuité étaient les manifestations indésirables graves, les hémorragies, les manifestations indésirables d’intérêt particulier (c.-à-d. bradyarythmie, dyspnée, goutte, pneumonie et atteinte rénale) et les abandons dus à des manifestations indésirables.
La proportion de patients ayant subi des manifestations indésirables graves dans le sous-groupe de patients de l’étude THEMIS ayant des antécédents d’ICP était semblable dans les deux groupes de traitement (32,2 % dans le groupe BRILINTA en association avec l’AAS comparativement à 35,7 % dans le groupe recevant l’AAS seul). Les manifestations indésirables graves les plus souvent rapportées dans le groupe BRILINTA à une fréquence semblable ou supérieure à celle de l’AAS seul ont été les suivantes : atteinte rénale aiguë (0,5 % vs 0,4 %), accident ischémique transitoire (0,5 % vs 0,4 %), hémorragie gastro-intestinale (0,5 % vs 0,2 %) et hématurie (0,4 % vs 0,1 %).
Dans le sous-groupe de patients de l’étude THEMIS ayant des antécédents d’ICP, des taux semblables de manifestations indésirables d’intérêt particulier ont été observés dans les deux groupes de traitement, sauf pour la dyspnée. Des cas de dyspnée ont été rapportés chez 22,0 % des patients recevant BRILINTA en association avec l’AAS et chez 7,5 % des patients recevant l’AAS seul.
Dans le sous-groupe de patients de l’étude THEMIS ayant des antécédents d’ICP, l’abandon du médicament à l’étude en raison de manifestations indésirables a été plus élevé dans le groupe recevant BRILINTA en association avec l’AAS (21,3 %) que dans le groupe recevant l’AAS seul (13,0 %). Les manifestations indésirables les plus souvent invoquées comme motif d’abandon de l’étude et à une fréquence plus élevée dans le groupe BRILINTA que dans le groupe recevant l’AAS seul ont été la dyspnée, une propension accrue à présenter des ecchymoses et des contusions, l’épistaxis et les ecchymoses.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique courante et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Syndrome coronarien aigu
Événements hémorragiques
Le critère principal d’évaluation de l’innocuité de l’étude PLATO était composé du «total des hémorragies majeures » et comprenait les «hémorragies majeures mortelles/mettant la vie en danger» et les «autres hémorragies majeures». Le tableau 2 présente les taux d’événements hémorragiques sur 12 mois chez les patients de l’étude PLATO (événements définis selon les critères de l’étude PLATO).
Tableau 2 –- Analyse de l’ensemble des événements hémorragiques – estimation, selon la méthode de Kaplan-Meier, des taux d’hémorragies par traitement après 12 mois (selon les critères de l’étude PLATO)
| BRILINTA à | Clopidogrel à | Valeur p* | |||||
| 90 mg | 75 mg une fois par | ||||||
| 2 fois par jour | jour | ||||||
| n = 9235 | n = 9186 | ||||||
| (%) | (%) | ||||||
| Critère principal d’évaluation de l’innocuité | |||||||
| Total des hémorragies majeures | 11,6 | 11,2 | 0,4336 | ||||
| Critères secondaires d’évaluation de l’innocuité | |||||||
Hémorragies majeures mortelles/mettant la vie en danger | 5,8 | 5,8 | 0,6988 | ||||
| Total combiné des hémorragies majeures + mineures | 16,1 | 14,6 | 0,0084 | ||||
| Hémorragies majeures non liées à une intervention | 3,1 | 2,3 | 0,0058 | ||||
| Hémorragies majeures + mineures non liées à une intervention | 5,9 | 4,3 | < 0,0001 | ||||
| Hémorragies majeures totales non liées à un PAC | 4,5 | 3,8 | 0,0264 | ||||
Hémorragies majeures mortelles/mettant la vie en danger non liées à un PAC | 2,1 | 1,9 | 0,2516 | ||||
* Valeur p nominale non corrigée pour les tests multiples. PAC = pontage aortocoronarien. Hémorragie majeure mortelle/mettant la vie en danger : Cliniquement apparente avec réduction > 50 g/L de l’hémoglobine ou transfusion de ≥ 4 unités de globules rouges; ou mortelle; ou intracrânienne; ou intrapéricardique avec tamponnade cardiaque; ou avec choc hypovolémique/hypotension grave exigeant des vasopresseurs ou une chirurgie.
Autre hémorragie majeure : Cliniquement apparente avec réduction de 30 à 50 g/L de l’hémoglobine ou transfusion de 2 à 3 unités de globules rouges, ou significativement invalidante. Hémorragie mineure : Nécessite une intervention médicale pour arrêter ou traiter l’hémorragie.
Il est survenu peu d’événements hémorragiques mortels au cours de l’étude, soit 20 (0,2 %) sous BRILINTA à 90 mg deux fois par jour et 23 (0,3 %) sous clopidogrel à 75 mg une fois par jour. Lorsque les hémorragies mineures ont été prises en compte, le taux combiné d’hémorragies majeures et mineures selon la définition de l’étude PLATO était significativement plus élevé sous BRILINTA que sous clopidogrel.
Siège des hémorragies de la catégorie «total des hémorragies majeures + mineures» (BRILINTA vs clopidogrel) : intracrânien = 0,3 % vs 0,2 %; péricardique = 0,1 % vs 0,1 %; rétropéritonéal = 0,03 % vs 0,03 %; intra-oculaire = 0,02 % vs 0,04 % et intra-articulaire = 0,02 % vs 0,01 %. Autres sièges courants par ordre de fréquence : gastro-intestinal = 1,8 % vs 1,5 %; épistaxis = 1,3 % vs 0,7 %; urinaire = 0,5 % vs 0,4 %; sous-cutané/cutané = 0,5 % vs 0,4 % et hémoptysie = 0,1 % vs 0,08 %.
Hémorragie mortelle non liée à une intervention : Aucune différence n’a été observée entre BRILINTA et le clopidogrel en ce qui a trait à l’ensemble des hémorragies mortelles non liées à une intervention. Il y a eu un plus grand nombre d’événements hémorragiques intracrâniens non liés à une intervention de la catégorie «hémorragies majeures mortelles/mettant la vie en danger» sous BRILINTA (n = 27; 0,3 %) que sous clopidogrel (n = 14; 0,2 %). Parmi les événements hémorragiques intracrâniens non liés à une intervention, 11 ont été mortels sous BRILINTA et 1 sous clopidogrel. Le taux d’hémorragies gastro-intestinales majeures mortelles/mettant la vie en danger était similaire sous BRILINTA et sous clopidogrel, le nombre d’événements mortels étant plus élevé sous clopidogrel (5) que sous BRILINTA (aucun).
Hémorragies dans les sous-populations de patients : Les caractéristiques initiales, dont l’âge, le sexe, le poids, la race, la région géographique, les antécédents médicaux, les affections concomitantes et les traitements concomitants, ont été examinées pour évaluer une éventuelle hausse du risque d’hémorragie avec BRILINTA. Aucun groupe de risque en particulier n’a été mis en évidence pour l’une des sous-catégories d’hémorragies.
Le tableau 3 présente les taux globaux d’événements hémorragiques définis selon les critères TIMI.
Tableau 3 – Analyse de l’ensemble des événements hémorragiques définis selon les critères TIMI
| BRILINTA | Clopidogrel | Valeur p | |||||
| n = 9235 | n = 9186 | ||||||
| (%) | (%) | ||||||
| Hémorragies majeures | 7,9 | 7,7 | 0,5669 | ||||
| Hémorragies majeures + mineures | 11,4 | 10,9 | 0,3272 | ||||
| Hémorragies majeures non liées à un PAC | 2,8 | 2,2 | 0,0246 | ||||
| Hémorragies majeures + mineures non liées à un PAC | 4,5 | 3,6 | 0,0093 | ||||
Hémorragie majeure selon les critères TIMI : Cliniquement apparente avec une réduction > 50 g/L de l’hémoglobine ou une hémorragie intracrânienne.
Hémorragie mineure selon les critères TIMI : Cliniquement apparente avec une réduction de 30 à ≤ 50 g/L de l’hémoglobine.
Autres manifestations indésirables
La fréquence des manifestations indésirables (sans égard au lien de causalité) rapportées chez au moins 1 % des patients traités par BRILINTA et le clopidogrel dans l’étude PLATO est présentée au tableau 4.
Tableau 4 – Résumé des manifestations indésirables (sans égard au lien de causalité) rapportées chez ≥ 1 % des patients des deux groupes (PLATO)
| Classe de système ou d’organe/ Terme privilégié | BRILINTA | Clopidogrel | ||||
| n = 9235 | n = 9186 | |||||
| (%) | (%) | |||||
| Troubles hématologiques et du système lymphatique | ||||||
| Anémie | 1,9 | 1,7 | ||||
| Troubles cardiaques | ||||||
| Fibrillation auriculaire | 4,2 | 4,6 | ||||
| Bradycardiea | 2,9 | 2,9 | ||||
| Insuffisance cardiaque | 2,3 | 2,6 | ||||
| Tachycardie ventriculaire | 2,0 | 2,1 | ||||
| Palpitations | 1,2 | 1,1 | ||||
| Angine de poitrine | 1,2 | 1,1 | ||||
| Bradycardie sinusale | 1,1 | 0,8 | ||||
| Extrasystoles ventriculaires | 1,1 | 1,1 | ||||
| Fibrillation ventriculaire | 0,8 | 1,0 | ||||
| Troubles de l’oreille et du labyrinthe | ||||||
| Vertigeb | 1,5 | 1,3 | ||||
| Troubles gastro-intestinaux | ||||||
| Nauséesb | 4,3 | 3,8 | ||||
| Diarrhéeb | 3,7 | 3,3 | ||||
| Vomissementsb | 2,5 | 2,3 | ||||
| Constipationb | 2,2 | 2,6 | ||||
| Dyspepsieb | 2,0 | 1,8 | ||||
| Douleurs abdominales hautes | 1,9 | 2,0 | ||||
| Douleurs abdominalesb | 1,5 | 1,2 | ||||
| Troubles généraux et anomalies au site d’administration | ||||||
| Douleur thoracique non cardiaque | 3,7 | 3,3 | ||||
| Classe de système ou d’organe/ Terme privilégié | BRILINTA | Clopidogrel | ||||
| n = 9235 | n = 9186 | |||||
| (%) | (%) | |||||
| Fatigue | 3,2 | 3,2 | ||||
| Douleur thoracique | 3,1 | 3,5 | ||||
| Pyrexie | 2,9 | 2,8 | ||||
| Œdème périphérique | 2,3 | 2,5 | ||||
| Asthénie | 2,0 | 2,1 | ||||
| Hémorragies ou saignements | ||||||
| Épistaxisb | 6,0 | 3,4 | ||||
| Contusions | 3,9 | 2,0 | ||||
| Hématome | 2,2 | 1,3 | ||||
| Hémorragie après une interventionb | 2,1 | 2,0 | ||||
| Hématome au point de ponction du vaisseau | 1,7 | 1,1 | ||||
| Ecchymose | 1,5 | 0,6 | ||||
| Infections et infestations | ||||||
| Infection des voies urinaires | 2,0 | 1,8 | ||||
| Hématurie | 1,9 | 1,6 | ||||
| Rhinopharyngite | 1,8 | 1,6 | ||||
| Pneumonie | 1,4 | 1,9 | ||||
| Bronchite | 1,3 | 1,4 | ||||
| Troubles métaboliques et nutritionnels | ||||||
| Diabète | 1,2 | 1,1 | ||||
| Dyslipidémie | 1,0 | 1,0 | ||||
| Hypercholestérolémie | 1,0 | 0,9 | ||||
| Hypokaliémie | 1,6 | 1,5 | ||||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||
| Dorsalgie | 3,6 | 3,3 | ||||
| Douleur aux extrémités | 2,1 | 2,3 | ||||
| Douleur thoracique musculosquelettique | 1,5 | 1,4 | ||||
| Douleur musculosquelettique | 1,5 | 1,5 | ||||
| Arthralgie | 1,5 | 1,4 | ||||
| Myalgie | 1,4 | 1,6 | ||||
| Classe de système ou d’organe/ Terme privilégié | BRILINTA | Clopidogrel | ||||
| n = 9235 | n = 9186 | |||||
| (%) | (%) | |||||
| Troubles du système nerveux | ||||||
| Céphalées | 6,5 | 5,8 | ||||
| Étourdissements | 4,5 | 3,9 | ||||
| Syncope | 1,1 | 0,8 | ||||
| Troubles psychiatriques | ||||||
| Anxiété | 2,2 | 1,9 | ||||
| Insomnie | 1,7 | 2,0 | ||||
| Dépression | 1,1 | 1,1 | ||||
| Troubles rénaux et urinaires | ||||||
| Insuffisance rénale | 1,0 | 0,7 | ||||
| Troubles respiratoires | ||||||
| Dyspnéea,b | 12,0 | 6,5 | ||||
| Toux | 4,9 | 4,6 | ||||
| Dyspnée à l’effort | 1,9 | 1,4 | ||||
| Troubles de la peau et du tissu sous-cutané | ||||||
| Éruption cutanéeb | 1,8 | 1,7 | ||||
| Pruritb | 1,0 | 1,0 | ||||
| Troubles vasculaires | ||||||
| Hypertension | 3,8 | 4,0 | ||||
| Hypotension | 3,2 | 3,3 | ||||
a Comprend plusieurs termes recommandés par MedDRA.
b Ces manifestations ont également été rapportées en tant qu’effets indésirables médicamenteux (ayant un lien possible ou probable avec BRILINTA).
Les autres effets indésirables médicamenteux cliniques qui ont été rapportés comme ayant un lien possible ou probable avec BRILINTA sont énumérés ci-dessous par appareil ou système :
Fréquents (≥ 1 % à < 10 %)
- Troubles de la peau et du tissu sous-cutané : hémorragie sous-cutanée ou cutanée
- Troubles gastro-intestinaux : hémorragie gastro-intestinale
- Troubles rénaux et urinaires : hémorragie des voies urinaires
Antécédents d’infarctus du myocarde (≥ un an)
Événements hémorragiques
Le critère principal d’évaluation de l’innocuité de l’étude PEGASUS était les cas «d’hémorragie majeure selon les critères TIMI». L’analyse de l’innocuité comprenait les éléments suivants : le temps écoulé avant la première hémorragie majeure après la première dose de médicament à l’étude selon les critères TIMI, le temps écoulé avant la première hémorragie majeure ou mineure selon les critères TIMI et le temps écoulé avant la première hémorragie majeure selon les critères de l’étude PLATO.
Le tableau 5 présente les taux d’événements hémorragiques sur 36 mois dans l’analyse des patients sous traitement de l’étude PEGASUS (événements définis selon les critères TIMI).
Tableau 5 – Analyse de l’ensemble des événements hémorragiques (étude PEGASUS) – estimation, selon la méthode de Kaplan-Meier, des taux d’hémorragies par traitement après 36 mois (selon les critères TIMI)
| BRILINTA à 60 mg | AAS seul n = 6996 (%) | Valeur p | |||
| deux fois par jour | |||||
| avec AAS (%) | |||||
| n = 6958 | |||||
| (%) | |||||
| Critère principal d’évaluation de l’innocuité | |||||
| Hémorragies majeures selon les critères TIMI* | 2,3 | 1,1 | < 0,0001 | ||
| Autres critères d’évaluation de l’innocuité | |||||
| Hémorragies mortelles | 0,3 | 0,3 | 1,0000 | ||
| HIC | 0,6 | 0,5 | 0,3130 | ||
| Autres hémorragies majeures | 1,6 | 0,5 | < 0,0001 | ||
| Hémorragies majeures ou mineures selon les critères TIMI | 3,4 | 1,4 | < 0,0001 | ||
| Hémorragies majeures ou mineures ou nécessitant des soins médicaux selon les critères TIMI | 16,6 | 7,0 | < 0,0001 | ||
* Hémorragie majeure selon les critères TIMI : Hémorragie mortelle OU hémorragie intracrânienne OU signes cliniquement manifestes d’hémorragie associés à une baisse du taux d’hémoglobine ≥ 50 g/L, ou si le taux d’hémoglobine n’est pas connu, une baisse de l’hématocrite ≥ 15 %. Mortelle : Hémorragie entraînant directement le décès dans les 7 jours.
HIC : Hémorragie intracrânienne.
Autre hémorragie majeure selon les critères TIMI : Hémorragie majeure selon les critères TIMI qui n’est ni mortelle ni intracrânienne.
Hémorragie mineure selon les critères TIMI : Hémorragie cliniquement apparente associée à une baisse de l’hémoglobine de 30 à < 50 g/L ou, si le taux d’hémoglobine n’est pas connu, baisse de l’hématocrite de 9 à < 15 %.
Hémorragie nécessitant des soins médicaux selon les critères TIMI : Nécessitant une intervention OU entraînant une hospitalisation OU motivant une évaluation.
Dans l’étude PEGASUS, le taux d’hémorragies majeures selon les critères TIMI sous BRILINTA à 60 mg deux fois par jour était supérieur au taux observé sous l’AAS seul. Le risque d’hémorragie mortelle sous BRILINTA était semblable au risque observé sous AAS seul et le risque d’hémorragie intracrânienne, légèrement accru. Durant l’étude, il y a eu 11 (0,3 %) hémorragies mortelles sous BRILINTA à 60 mg et 12 (0,3 %) sous AAS seul; la plupart de ces événements étaient des hémorragies intracrâniennes et gastro-intestinales. L’augmentation du risque d’hémorragie majeure selon les critères TIMI observée sous BRILINTA à 60 mg était principalement attribuable à une fréquence plus élevée d’autres hémorragies majeures selon les critères TIMI relevant des classes par appareil ou système «Troubles gastro-intestinaux» et «Lésions, intoxications et complications liées à une intervention». La majorité des hémorragies majeures selon les critères TIMI ont été déclarées spontanées.
Une augmentation semblable à celle des hémorragies majeures selon les critères TIMI a été observée dans le cas des hémorragies majeures ou mineures selon les critères TIMI (voir le tableau 5) ainsi que dans le cas des hémorragies majeures selon les critères de l’étude PLATO et des hémorragies majeures ou mineures selon les critères de l’étude PLATO (voir le tableau 6). L’abandon du traitement en raison d’une hémorragie a été plus fréquent sous BRILINTA à 60 mg que sous AAS seul (6,2 % et 1,5 %, respectivement). La majorité de ces hémorragies, par exemple, épistaxis, ecchymoses/contusions et hématomes spontanés, ont été classées comme nécessitant des soins médicaux selon les critères TIMI. Les causes les plus fréquentes d’abandon en raison d’une hémorragie majeure selon les critères TIMI étaient des hémorragies gastro-intestinales et des hémorragies intracrâniennes traumatiques.
Le tableau 6 présente le taux global d’hémorragies selon la définition de l’étude PLATO.
Tableau 6 – Analyse de l’ensemble des hémorragies – selon la définition de l’étude PLATO
| BRILINTA à 60 mg | AAS seul n = 6996 (%) | Valeur p | |||
| deux fois par jour | |||||
| n = 6958 | |||||
| (%) | |||||
| Hémorragies majeures, étude PLATO* | 3,5 | 1,4 | < 0,0001 | ||
| Hémorragies mortelles/mettant la vie en danger | 2,4 | 1,1 | < 0,0001 | ||
| Autres hémorragies majeures, étude PLATO | 1,1 | 0,3 | < 0,0001 | ||
| Hémorragies majeures et mineures, étude PLATO | 15,2 | 6,2 | < 0,0001 | ||
* Hémorragie majeure mortelle/mettant la vie en danger selon la définition de l’étude PLATO : hémorragie mortelle, OU hémorragie intracrânienne, OU intrapéricardique avec tamponnade cardiaque, OU avec choc hypovolémique ou hypotension grave exigeant des vasopresseurs ou une chirurgie OU cliniquement apparente avec réduction ≥ 50 g/L de l’hémoglobine ou, si le taux d’hémoglobine n’est pas connu, une baisse de l’hématocrite ≥ 15 % OU transfusion de ≥ 4 unités de globules rouges. Autre hémorragie majeure selon la définition de l’étude PLATO : significativement invalidante, OU cliniquement apparente avec réduction de 30 à < 50 g/L de l’hémoglobine (ou, si le taux d’hémoglobine n’est pas connu, baisse de l’hématocrite de 9 à < 15 %), OU transfusion de 2 à 3 unités de globules rouges.
Hémorragie mineure selon la définition de PLATO : Nécessite une intervention médicale pour arrêter ou traiter l’hémorragie.
Hémorragie intracrânienne : Des HIC spontanées ont été rapportées à des taux semblables sous BRILINTA à 60 mg et sous AAS seul (0,2 % dans les deux groupes). Les HIC traumatiques et liées à une intervention ont été plus fréquentes sous BRILINTA à 60 mg, (n = 15; 0,2 %) que sous AAS seul (n = 10; 0,1 %). Il y a eu 6 HIC mortelles sous BRILINTA à 60 mg et 5 sous AAS seul.
Hémorragies dans les sous-populations de patients : Le tableau des hémorragies majeures et des hémorragies majeures ou mineures selon les critères TIMI ainsi que des hémorragies majeures selon la définition de l’étude PLATO associées à BRILINTA à 60 mg était généralement le même dans les multiples sous-groupes prédéfinis (par exemple, selon l’âge, le sexe, le poids, l’origine ethnique, la région géographique, les maladies concomitantes, les traitements concomitants et les antécédents médicaux).
Hémorragies fréquentes (≥ 1 % à < 10 %) sous BRILINTA par système ou organe
Troubles hématologiques et du système lymphatique : troubles hémorragiques (tendance accrue à présenter des ecchymoses et des contusions, hématome spontané, diathèse hémorragique)
Troubles gastro-intestinaux : hémorragies gastro-intestinales (gingivales, rectales, hémorroïdes, ulcère gastro-intestinal)
Lésions, intoxications et complications liées à une intervention : hémorragie liée à une intervention, hémorragies traumatiques
Troubles respiratoires, thoraciques et médiastinaux : hémorragies de l’appareil respiratoire (épistaxis, hémoptysie)
Troubles rénaux et urinaires : hémorragies des voies urinaires (hématurie, cystite hémorragique)
Troubles de la peau et du tissu sous-cutané : hémorragie sous-cutanée ou cutanée (ecchymose, hémorragie de la peau, pétéchies)
Autres manifestations indésirables
La fréquence des manifestations indésirables (sans égard au lien de causalité) rapportées chez au moins 1 % des patients traités par BRILINTA à 60 mg en association avec de l’AAS ou par de l’AAS seul dans l’étude PEGASUS est présentée au tableau 7.
Tableau 7 – Résumé des manifestations indésirables (sans égard au lien de causalité) rapportées chez ≥ 1 % des patients des différents groupes de traitement et à une fréquence plus élevée sous BRILINTA en association avec l’AAS que sous l’AAS seul (étude PEGASUS)
| Classe de système ou d’organe/ Terme privilégié | BRILINTA à 60 mg | Placebo – AAS seul | ||||
| n = 6958 | n = 6996 | |||||
| (%) | (%) | |||||
| Troubles hématologiques et du système lymphatique | ||||||
| Tendance accrue à présenter des ecchymoses et des contusionsb | 6,0 | 0,9 | ||||
| Hématome spontanéb | 3,1 | 0,6 | ||||
| Troubles cardiaques | ||||||
| Fibrillation auriculaire | 2,8 | 2,5 | ||||
| Classe de système ou d’organe/ Terme privilégié | BRILINTA à 60 mg | Placebo – AAS seul | ||||
| n = 6958 | n = 6996 | |||||
| (%) | (%) | |||||
| Palpitations | 1,0 | 0,9 | ||||
| Troubles de l’oreille et du labyrinthe | ||||||
| Vertigeb | 1,1 | 1,0 | ||||
| Troubles gastro-intestinaux | ||||||
| Diarrhéeb | 3,3 | 2,5 | ||||
| Nauséesb | 2,1 | 1,9 | ||||
| Dyspepsie | 1,8 | 1,8 | ||||
| Douleur abdominale | 1,3 | 1,2 | ||||
| Infections et infestations | ||||||
| Bronchite | 2,7 | 2,6 | ||||
| Infection des voies urinaires | 2,1 | 1,9 | ||||
| Sinusite | 1,1 | 1,0 | ||||
| Lésions, intoxications et complications liées à une intervention | ||||||
| Contusionb | 5,0 | 1,5 | ||||
| Hématome traumatiqueb | 2,3 | 0,6 | ||||
| Chute | 1,1 | 1,0 | ||||
| Examens | ||||||
| Tension artérielle accrue | 1,0 | 0,8 | ||||
| Troubles métaboliques et nutritionnels | ||||||
| Goutte/arthrite goutteuse/tophusb | 1,5 | 1,1 | ||||
| Troubles du système nerveux | ||||||
| Étourdissementsb | 4,2 | 3,7 | ||||
| Syncopeb | 1,2 | 0,9 | ||||
| Troubles psychiatriques | ||||||
| Anxiété | 1,4 | 1,2 | ||||
| Insomnie | 1,2 | 1,0 | ||||
| Troubles rénaux et urinaires | ||||||
| Hématurieb | 2,2 | 1,1 | ||||
| Troubles de l’appareil reproducteur et des seins | ||||||
| Hyperplasie bénigne de la prostate | 1,4 | 1,3 | ||||
| Classe de système ou d’organe/ Terme privilégié | BRILINTA à 60 mg | Placebo – AAS seul | ||||
| n = 6958 | n = 6996 | |||||
| (%) | (%) | |||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Dyspnéea,b | 14,4 | 5,5 | ||||
| Épistaxisb | 6,1 | 2,2 | ||||
| Toux | 2,8 | 2,5 | ||||
| Troubles de la peau et du tissu sous-cutané | ||||||
| Ecchymoseb | 1,5 | 0,2 | ||||
| Pruritb | 1,0 | 0,9 | ||||
| Troubles vasculaires | ||||||
| Hypotension | 1,4 | 1,0 | ||||
a Comprend la dyspnée, la dyspnée à l’effort et la dyspnée au repos.
b Ces manifestations ont également été rapportées en tant qu’effets indésirables médicamenteux (ayant un lien possible ou probable avec BRILINTA).
Coronaropathie et diabète de type 2 accompagnés d’antécédents d’intervention coronarienne percutanée (ICP)
Événements hémorragiques
Les hémorragies majeures selon les critères TIMI étaient le principal critère d’évaluation de l’innocuité de l’étude THEMIS. L’analyse de l’innocuité reposait également sur l’évaluation des hémorragies selon les classifications PLATO et BARC.
Dans l’étude THEMIS, le taux d’hémorragies majeures selon les critères TIMI était plus élevé dans le groupe recevant BRILINTA deux fois par jour que dans le groupe recevant l’AAS seul (estimation de Kaplan-Meier à 36 mois : 2,2 % vs 1,2 %, respectivement, p < 0,0001). Cette fréquence plus élevée est caractérisée par un plus grand nombre d’hémorragies mortelles (17 dans le groupe BRILINTA vs 10 dans le groupe AAS seul) et d’hémorragies intracrâniennes (70 dans le groupe BRILINTA vs 46 dans le groupe AAS seul). La plupart des cas d’hémorragies intracrâniennes rapportés dans le groupe BRILINTA étaient causés par des traumatismes (N = 41), le plus souvent subduraux (voir 7 Mises en garde et précautions).
Dans le sous-groupe de patients ayant des antécédents d’ICP, la fréquence des hémorragies majeures selon les critères TIMI était également plus élevée dans le groupe BRILINTA que dans le groupe AAS seul (tableau 8). Il est survenu peu d’hémorragies mortelles, soit 6 chez les sujets traités par BRILINTA en association avec l’AAS et 6 chez ceux recevant de l’AAS seulement. Le nombre de patients qui ont fait une hémorragie intracrânienne était de 33 dans le groupe BRILINTA en association avec l’AAS et de 31 dans le groupe AAS seul, ce qui correspond à des pourcentages calculés selon la méthode de Kaplan-Meier de 0,7 % et de 0,6 %, respectivement, p = 0,4545. Les taux d’hémorragies mortelles et d’hémorragies intracrâniennes étaient cependant semblables dans les deux groupes de traitement. Parmi les cas d’hémorragie intracrânienne signalés dans le groupe BRILINTA, 23 étaient le résultat d’un traumatisme et 10 étaient spontanés. Par conséquent, l’augmentation du risque d’hémorragie majeure selon les critères TIMI observée dans le groupe BRILINTA était principalement attribuable à une fréquence plus élevée d’autres manifestations dans les classes de système ou d’organe «troubles gastro-intestinaux» et «lésions, intoxications et complications liées à une intervention».
Tableau 8 – Analyse des hémorragies : estimation selon la méthode de Kaplan-Meier du taux d’hémorragies après 36 mois, par traitement, dans le sous-groupe de patients de l’étude THEMIS ayant des antécédents d’ICP («analyse selon le protocole»)
| Critère d’innocuité | BRILINTA | AAS seul n = 5564 Taux KM (%) | Rapport des risques instantanés (IC à 95 %) | Valeur p | ||
| deux fois par jour | ||||||
| avec AAS | ||||||
| n = 5536 | ||||||
| Taux KM (%) | ||||||
| Catégorie d’hémorragie, critères TIMI | ||||||
Hémorragies majeures selon les critères TIMI | 2,4 % | 1,3 % | 2,03 (1,48 à 2,76) | < 0,0001 | ||
Hémorragies majeures ou mineures selon les critères TIMI | 3,4 % | 1,7 % | 2,23 (1,70 à 2,92) | < 0,0001 | ||
Hémorragies majeures, mineures ou nécessitant des soins médicaux | 13,1 % | 6,3 % | 2,28 (1,99 à 2,62) | < 0,0001 | ||
| Catégorie d’hémorragie, critères PLATO | ||||||
Hémorragies majeures selon les critères PLATO | 3,8 % | 1,9 % | 2,22 (1,72 à 2,86) | < 0,0001 | ||
Hémorragies mortelles/mettant la vie en danger | 2,5 % | 1,3 % | 2,10 (1,54 à 2,86) | < 0,0001 | ||
| Critère d’innocuité | BRILINTA | AAS seul n = 5564 Taux KM (%) | Rapport des risques instantanés (IC à 95 %) | Valeur p | ||
| deux fois par jour | ||||||
| avec AAS | ||||||
| n = 5536 | ||||||
| Taux KM (%) | ||||||
| Autres hémorragies majeures, selon les critères PLATO | 1,5 % | 0,6 % | 2,53 (1,64 à 3,93) | < 0,0001 | ||
Définitions des catégories d’hémorragie :
Hémorragie majeure selon les critères TIMI : Hémorragie mortelle OU hémorragie intracrânienne OU signes cliniquement manifestes d’hémorragie associés à une baisse du taux d’hémoglobine ≥ 50 g/L, ou si le taux d’hémoglobine n’est pas connu, une baisse de l’hématocrite de 15 %. Dans le cas d’une hémorragie liée à un pontage aortocoronarien : Hémorragie mortelle ou hémorragie intracrânienne périopératoire ou nouvelle intervention après la fermeture de l’incision pratiquée lors d’une sternotomie dans le but de maîtriser l’hémorragie ou transfusion de ≥ 5 unités de sang complet ou de concentrés de globules rouges en 48 heures (le calcul des produits sanguins ne tient pas compte de l’autotransfusion à l’aide du système «Cell Saver») ou volume de drainage thoracique > 2 L en 24 heures. Hémorragie mineure selon les critères TIMI : Hémorragie cliniquement apparente associée à une baisse du taux d’hémoglobine de 30 à 50 g/L OU réduction de ≥ 10 % et de < 15 % de l’hématocrite, OU, lorsqu’une perte de sang n’a pas été observée, réduction du taux d’hémoglobine de ≥ 40 g/L ou réduction de l’hématocrite de ≥ 12 %.
Hémorragie nécessitant des soins médicaux selon les critères TIMI : Nécessitant une intervention OU entraînant une hospitalisation OU commandant une évaluation.
Hémorragie majeure mortelle/mettant la vie en danger selon les critères PLATO : Hémorragie mortelle OU intracrânienne OU intrapéricardique avec tamponnade cardiaque OU avec choc hypovolémique ou hypotension grave exigeant des vasopresseurs/inotropes ou une intervention chirurgicale OU cliniquement apparente avec réduction de > 50 g/L du taux d’hémoglobine OU ayant nécessité la transfusion de ≥ 4 unités de globules rouges.
L’abandon du médicament à l’étude en raison d’hémorragies chez les patients ayant des antécédents d’ICP a été plus fréquent dans le groupe BRILINTA que dans le groupe AAS seul (4,7 % et 1,3 %, respectivement). L’épistaxis et une tendance accrue à présenter des ecchymoses et des contusions ont été les types d’hémorragies ayant le plus fréquemment entraîné l’arrêt du traitement par BRILINTA.
Hémorragies dans les sous-populations de patients : Le tableau des hémorragies associées à BRILINTA était généralement le même dans les nombreux sous-groupes prédéfinis (par exemple, selon l’âge, le sexe, le poids, l’origine ethnique, la région géographique, les maladies concomitantes, les traitements concomitants et les antécédents médicaux).
Autres manifestations indésirables
Dans le protocole de l’étude THEMIS, la collecte des données sur les manifestations indésirables se limitait aux manifestations indésirables graves, aux abandons en raison de manifestations indésirables et aux manifestations indésirables d’intérêt particulier. Les données sur les manifestations indésirables recueillies dans le cadre de l’essai THEMIS semblent concorder avec celles des essais PLATO et PEGASUS.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Syndrome coronarien aigu
Peu fréquents (≥ 0,1 % à < 1 %)
Troubles oculaires : hémorragie oculaire (intraoculaire, conjonctivale, rétinienne) Troubles gastro-intestinaux : gastrite, hémorragie rétropéritonéale
Troubles du système nerveux : hémorragie intracrânienne (peut être mortelle ou mettre la vie en danger), confusion, paresthésie
Troubles respiratoires, thoraciques et médiastinaux : hémoptysie
Rares (≥ 0,01 % à < 0,1 %)
Troubles musculosquelettiques, du tissu conjonctif et des os : hémarthrose
Antécédents d’infarctus du myocarde (≥ un an)
Troubles hématologiques et du système lymphatique : anémie
Troubles de l’oreille et du labyrinthe : hémorragie de l’oreille
Troubles oculaires : hémorragie oculaire (intraoculaire, conjonctivale, rétinienne) Troubles gastro-intestinaux : gastrite érosive
Troubles musculosquelettiques, du tissu conjonctif et des os : hémorragies musculaires (hémarthrose, hémorragie musculaire)
Tumeurs bénignes, malignes et non précisées (y compris kystes et polypes) : hémorragies tumorales (saignements liés à un cancer de la vessie, un cancer de l’estomac, un cancer du côlon)
Troubles du système nerveux : hémorragie intracrânienne (peut être mortelle ou mettre la vie en danger), perte de conscience
Troubles psychiatriques : confusion
Troubles rénaux et urinaires : lithiase rénale et calcul urinaire (vésical, urétéral, urétral) Troubles de l’appareil reproducteur et des seins : hémorragies de l’appareil reproducteur (hémorragie vaginale, hémospermie, saignement postménopausique)
Troubles respiratoires, thoraciques et médiastinaux : fibrose pulmonaire, hypertension pulmonaire
Troubles de la peau et du tissu sous-cutané : purpura
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Syndrome coronarien aigu
Tableau 9 – Nombre (%) de patients présentant une hausse de la créatininémie et une hyperuricémie (étude PLATO)
| Résultats biochimiques anormaux | Nombre (%) de patients | |||||
| Ticagrélor à 90 mg | Clopidogrel à 75 mg | |||||
| 2 f.p.j. | 1 f.p.j. | |||||
| (n = 9235) | (n = 9186) | |||||
| Hausse de la créatininémiea | 335 (8,3 %) | 271 (6,7 %) | ||||
| Hyperuricémieb | 889 (22,1 %) | 537 (13,3 %) | ||||
Dérivé d’observations de laboratoire.
a Augmentation de la créatininémie : > 50 % par rapport à la valeur initiale chez les patients pour lesquels il y avait des résultats d’analyses de laboratoire (ticagrélor à 90 mg 2 f.p.j. [N = 4031]; clopidogrel à 75 mg 1 f.p.j. [N = 4035]).
b Hyperuricémie : hausse de l’acide urique de ≤ LSN au départ à > LSN chez les patients pour lesquels il y avait des résultats d’analyses de laboratoire (ticagrélor à 90 mg 2 f.p.j. [N = 4031]; clopidogrel à 75 mg
1 f.p.j. [N = 4035]).
Les limites supérieures de la normale (LSN) fournies par le laboratoire central sont :
8,0 mg/dL chez les hommes (≤ 90 ans); 8,3 mg/dL chez les hommes (> 90 ans); 6,9 mg/dL chez les femmes (≤ 65 ans); 7,3 mg/dL chez les femmes (66-90 ans); 7,7 mg/dL chez les femmes (> 90 ans).
Antécédents d’infarctus du myocarde (≥ un an)
Tableau 10 – Nombre (%) de patients présentant une hausse de la créatininémie, une hyperuricémie et une baisse du taux d’hémoglobine (étude PEGASUS)
| Résultats biochimiques anormaux | Nombre (%) de patients | |||||
| Ticagrélor à 60 mg | AAS seul (n = 6996) | |||||
| 2 f.p.j. | ||||||
| (n = 6958) | ||||||
| Hausse de la créatininémiea | 243 (3,9 %) | 234 (3,6 %) | ||||
| Hyperuricémieb | 444 (9,1 %) | 296 (5,7 %) | ||||
| Baisse du taux d’hémoglobinec | 637 (11,4 %) | 460 (7,7 %) | ||||
Dérivé d’observations de laboratoire.
a Augmentation de la créatininémie : > 50 % par rapport à la valeur initiale chez les patients pour lesquels il y avait des résultats d’analyses de laboratoire (ticagrélor à 60 mg [n = 6240]; AAS seul [n = 6543]). b Hyperuricémie : hausse de l’acide urique de ≤ LSN au départ à > LSN chez les patients pour lesquels il y avait des résultats d’analyses de laboratoire (ticagrélor à 60 mg [n = 4857]; AAS seul [n = 5229]). Les limites supérieures de la normale (LSN) fournies par le laboratoire central sont :
8,0 mg/dL chez les hommes (≤ 90 ans); 8,3 mg/dL chez les hommes (> 90 ans); 6,9 mg/dL chez les femmes (≤ 65 ans); 7,3 mg/dL chez les femmes (66-90 ans); 7,7 mg/dL chez les femmes (> 90 ans).
c Valeur ≥ LIN au départ et toute valeur < LIN durant le traitement; le dénominateur est le nombre de patients pour lesquels il y a une mesure du taux d’hémoglobine au départ et au moins une pendant le traitement (ticagrélor à 60 mg [n = 5595]; AAS seul [n = 5976].
Les limites inférieures de la normale (LIN) fournies par le laboratoire central sont :
130 g/L pour les hommes (≤ 65 ans); 126 g/L pour les hommes (> 65 ans); 116 g/L pour les femmes (≤ 65 ans); 110 g/L pour les femmes (> 65 ans).
Patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP
La collecte de données provenant des analyses de laboratoire au cours de la période de traitement menée après répartition aléatoire des sujets ne faisait pas partie du protocole de l’étude THEMIS et, par conséquent, il n’y a pas de tableau présentant les changements cliniquement significatifs dans les résultats des analyses de laboratoire pour les patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été notés après l’homologation de BRILINTA. Étant donné que ces effets sont rapportés volontairement au sein d’une population de taille inconnue, il n’est pas toujours possible d’en estimer la fréquence de manière fiable.
Troubles hématologiques et lymphatiques : purpura thrombocytopénique thrombotique (voir Système sanguin et lymphatique)
Troubles cardiaques : bradyarythmie, bloc AV du deuxième degré, bloc AV du troisième degré (voir Appareil cardiovasculaire)
Troubles du système immunitaire : réactions d’hypersensibilité, y compris un œdème de Quincke (voir 2 Contre-indications)
Troubles du système nerveux : apnée centrale du sommeil, y compris une respiration de Cheyne-Stokes (voir Système nerveux)
Troubles de la peau et du tissu sous-cutané : urticaire, éruption cutanée
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
Patients qui prennent également des inhibiteurs puissants du CYP 3A4 (p. ex.
kétoconazole, clarithromycine, néfazodone, ritonavir et atazanavir) (voir 2 Contre-indications et 7 Mises en garde et précautions)
9.2 Aperçu des interactions médicamenteuses
Les isoenzymes 3A4/5 du cytochrome P450 (CYP) sont les principales enzymes responsables du métabolisme de BRILINTA (comprimés de ticagrélor) et de la formation du métabolite actif. Les données de pharmacologie clinique et in vitro montrent qu’il existe une interaction complexe entre le ticagrélor et les isoenzymes CYP 3A4/5. En fait, selon le substrat, il a été montré que le ticagrélor et son métabolite actif inhibaient ou stimulaient faiblement les CYP 3A4/5 (voir 10.3 Pharmacocinétique). Les enzymes 1A2, 2C19 et 2E1 du CYP ne contribuent pas de manière significative au métabolisme du ticagrélor in vitro. Le ticagrélor est également un substrat et un faible inhibiteur de la glycoprotéine P. Le ticagrélor est un inhibiteur de la protéine de résistance au traitement du cancer du sein (BCRP).
9.3 Interactions médicament-comportement
Les interactions avec le comportement n’ont pas été étudiées.
9.4 Interactions médicament-médicament
La liste de médicaments de ce tableau se base soit sur des rapports ou des études sur les interactions médicamenteuses, soit sur des interactions possibles dont la gravité et l’ampleur sont prévisibles (c.-à-d. celles qui constituent des contre-indications).
Tableau 11 – Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
| Kétoconazole, un inhibiteur puissant du CYP 3A4 | EC | L’administration concomitante de kétoconazole et de ticagrélor a multiplié par 2,4 la concentration plasmatique maximale (Cmax) du ticagrélor et par 7,3 son aire sous la courbe (ASC). La Cmax et l’ASC de son métabolite actif ont été réduites de 89 % et de 56 %, respectivement. | Les autres inhibiteurs puissants du CYP 3A4 (clarithromycine, néfazodone, ritonavir et atazanavir), qui auraient probablement des effets similaires, sont contre-indiqués en concomitance avec BRILINTA (voir 2 Contre-indications et Généralités). | ||
Diltiazem, un inhibiteur modéré du CYP 3A4 | EC | L’administration concomitante de diltiazem et de ticagrélor a augmenté de 69 % la Cmax du ticagrélor et de 174 % son ASC, et elle a abaissé de 38 % la Cmax de son métabolite actif, tandis que l’ASC de celui-ci est demeurée inchangée. Le ticagrélor n’a eu aucun effet sur les concentrations plasmatiques de diltiazem. | Les autres inhibiteurs modérés du CYP 3A4 (p. ex. amprénavir, aprépitant, érythromycine, fluconazole et vérapamil) auraient probablement des effets similaires. Comme ces variations de l’exposition ne sont pas considérées comme cliniquement significatives, ces médicaments peuvent donc être administrés en concomitance avec BRILINTA. | ||
| Inducteurs du CYP 3A4, y compris la rifampine | EC | L’administration concomitante de rifampine et de ticagrélor a diminué de 73 % la Cmax du ticagrélor et de 86 % son ASC. La Cmax de son métabolite actif est demeurée inchangée et l’ASC de celui-ci a diminué de 46 %. | D’autres inducteurs puissants du CYP 3A4 (p. ex. phénytoïne, carbamazépine et phénobarbital) et potentiellement des inducteurs faibles à modérés (p. ex. dexaméthasone) pourraient également diminuer l’exposition au ticagrélor et entraîner une réduction de l’efficacité de BRILINTA. D’autres traitements devraient être envisagés. | ||
| Dénomination commune | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
| Cyclosporine, un inhibiteur de la P-gp et du CYP3A4 | EC | L’administration concomitante de cyclosporine (600 mg) et de ticagrélor a multiplié par 2,3 la Cmax du ticagrélor et par 2,8 son ASC. L’ASC du métabolite actif a été augmentée de 32 % et sa Cmax a été réduite de 15 % en présence de cyclosporine. Le ticagrélor n’a pas eu d’effet sur les concentrations sanguines de cyclosporine. | Si l’on ne peut éviter l’administration de l’association, procéder avec prudence. | ||
Héparine, énoxaparine, acide acétylsalicylique (AAS) | EC | L’administration concomitante de ticagrélor et d’héparine, d’énoxaparine et d’AAS n’a eu aucun effet sur la concentration plasmatique du ticagrélor ou de son métabolite actif. L’administration concomitante de ticagrélor et d’héparine n’a eu aucun effet sur l’héparine d’après la mesure du temps de céphaline activé et du temps de coagulation activé. L’administration concomitante de ticagrélor et d’énoxaparine n’a eu aucun effet sur l’énoxaparine d’après le dosage du facteur Xa. | |||
Substrats des CYP 3A4/5 ayant une marge thérapeutique étroite | EC | Le ticagrélor et son métabolite actif ont la capacité d’inhiber ou de stimuler faiblement les CYP 3A4/5. | L’administration concomitante de BRILINTA et de substrats des CYP 3A4/5 ayant une marge thérapeutique étroite n’est pas recommandée. Le traitement par BRILINTA doit être interrompu puis repris lorsque le traitement par le substrat du CYP3A4/5 n’est plus nécessaire. | ||
| Dénomination commune | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
| Simvastatine | EC | L’administration concomitante de ticagrélor et de simvastatine a augmenté de 81 % la Cmax de la simvastatine et de 56 % son ASC, et elle a augmenté de 64 % la Cmax de la simvastatine acide et de 52 % son ASC, les valeurs étant de 2 à 3 fois plus élevées dans certains cas. La simvastatine n’a pas eu d’effet sur les concentrations plasmatiques du ticagrélor. | Il convient de prendre en considération la signification clinique de l’ampleur et de la portée des variations quant à l’exposition chez les patients ayant besoin d’une dose de simvastatine supérieure à 40 mg. Il est possible que BRILINTA ait des effets similaires sur la lovastatine. Il faut éviter des doses de simvastatine et de lovastatine supérieures à 40 mg lors de l’administration concomitante avec le ticagrélor. | ||
| Atorvastatine | EC | L’administration concomitante d’atorvastatine et de ticagrélor a augmenté de 23 % la Cmax de l’atorvastatine acide et de 36 % son ASC. Des augmentations similaires de l’ASC et de la Cmax ont été observées pour tous les métabolites acides de l’atorvastatine. | Ces augmentations ne sont pas considérées comme cliniquement significatives. | ||
| Dénomination commune | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
| Rosuvastatine (substrat de la BCRP) | EC | Dans le cas d’une administration concomitante, le ticagrélor a augmenté la Cmax de la rosuvastatine de 2,4 à 2,6 fois à la dose de 10 mg et à la dose de 20 mg, respectivement, et a augmenté l’ASC de la rosuvastatine de 2,3 fois à ces deux doses. | L’augmentation des concentrations de la rosuvastatine pourrait accroître le risque de myopathie, y compris la rhabdomyolyse. Il convient de tenir compte des bienfaits de la prévention d’événements cardiovasculaires indésirables majeurs liés à l’emploi de la rosuvastatine et des risques associés à une hausse des concentrations plasmatiques de la rosuvastatine. Il faut éviter des doses de rosuvastatine supérieures à 20 mg lors de l’administration concomitante avec le ticagrélor. | ||
Tolbutamide, un substrat du CYP 2C9 | EC | L’administration concomitante de ticagrélor et de tolbutamide n’a entraîné aucune variation de la concentration plasmatique de ces médicaments. | Le ticagrélor n’est pas un inhibiteur du CYP 2C9 et il est peu susceptible d’altérer la biotransformation d’autres médicaments métabolisés par le CYP 2C9. | ||
| Warfarine | T | Aucune étude portant sur l’interaction médicamenteuse avec la warfarine n’a été réalisée. Comme c’est le cas avec les autres traitements antiplaquettaires oraux, il existe un risque accru de saignement. | Il faut procéder avec prudence lors de l’administration concomitante de warfarine et de BRILINTA (voir 7 Mises en garde et précautions, Généralités). | ||
| Contraceptifs oraux | EC | L’administration concomitante de ticagrélor et de lévonorgestrel et d’éthinylestradiol a augmenté l’exposition à l’éthinylestradiol d’environ 20 %, mais n’a pas eu d’effet sur la pharmacocinétique du lévonorgestrel. | On ne s’attend à aucun effet d’importance clinique sur l’efficacité des contraceptifs oraux lorsque le lévonorgestrel et l’éthinylestradiol sont administrés en concomitance avec BRILINTA. | ||
| Dénomination commune | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
Digoxine (substrat de la glycoprotéine P) | EC | L’administration concomitante de ticagrélor a augmenté de 75 % la Cmax de la digoxine et de 28 % son ASC. | Une surveillance appropriée de l’état clinique et/ou des résultats aux examens de laboratoire est recommandée lors de l’administration concomitante de BRILINTA et de médicaments dépendants de la glycoprotéine P ayant une marge thérapeutique étroite, tels que la digoxine. | ||
| Morphine | EC | L’administration concomitante de morphine et de ticagrélor a diminué d’environ 35 % l’ASC du ticagrélor. | Exposition retardée et diminuée aux inhibiteurs du P2Y12 par voie orale. Cette interaction pourrait être liée à une réduction de la motilité gastro-intestinale et s’appliquer à d’autres opioïdes. La pertinence clinique est inconnue; toutefois, les données indiquent la possibilité d’une réduction de l’efficacité du ticagrélor chez les patients recevant du ticagrélor et de la morphine en concomitance. | ||
Légende : EC = essai clinique; T = données théoriques
Dans les études cliniques, BRILINTA a couramment été administré en concomitance avec de l’AAS, de l’héparine, de l’héparine de faible poids moléculaire, des inhibiteurs de la GpIIb/IIIa administrés par voie intraveineuse, des inhibiteurs de la pompe à protons, des statines, des bêta-bloquants, des inhibiteurs de l’enzyme de conversion de l’angiotensine et des antagonistes des récepteurs de l’angiotensine au besoin, pour traiter des affections concomitantes. Ces études n’ont mis en évidence aucun signe d’interactions indésirables d’importance clinique.
9.5 Interactions médicament-aliment
Dans une étude effectuée chez des sujets sains, l’ingestion d’un repas riche en lipides n’a eu aucun effet sur la Cmax du ticagrélor ou l’ASC de son métabolite actif, mais a entraîné une augmentation de 21 % de l’ASC du ticagrélor et une diminution de 22 % de la Cmax de son métabolite actif. La portée clinique de ces variations est considérée comme minime. BRILINTA a été administré sans égard à la prise de nourriture dans les études PLATO, PEGASUS et THEMIS. Par conséquent, BRILINTA peut être administré avec ou sans aliments.
Interaction avec le jus de pamplemousse : L’ingestion de 600 mL de jus de pamplemousse pendant quatre jours a augmenté de 65 % la Cmax du ticagrélor et de 121 % son ASC et elle a réduit de 45 % la Cmax du métabolite actif du ticagrélor et de 14 % son ASC. La demi-vie d’élimination du ticagrélor a été prolongée, passant de 6,7 heures à 7,2 heures, ainsi que celle de son métabolite actif, qui est passée de 8,2 heures à 12 heures. Ces variations de l’exposition, malgré qu’elles aient légèrement retardé le rétablissement de la réactivité plaquettaire, ne devraient pas provoquer de hausse appréciable du risque d’hémorragie chez la plupart des patients. Voir Chirurgie pour l’arrêt du traitement par BRILINTA et le risque d’hémorragie dans le contexte d’une intervention chirurgicale.
9.6 Interactions médicament-plante médicinale
On n’a pas étudié les interactions avec les produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
Des résultats faux négatifs obtenus avec l’analyse de la fonction plaquettaire pour thrombocytopénie induite par l’héparine (TIH) ont été signalés chez les patients recevant du ticagrélor.
10 Pharmacologie clinique
10.1 Mode d’action
BRILINTA (comprimés de ticagrélor), un membre de la classe chimique des cyclopentyl-triazolo-pyrimidines (CPTP), est un antagoniste sélectif à action directe du récepteur P2Y12 et à liaison réversible, administré par voie orale, qui prévient l’activation et l’agrégation plaquettaires induites par l’adénosine diphosphate (ADP) et dépendantes du récepteur P2Y12. Le ticagrélor ne bloque pas la liaison de l’ADP, mais il empêche la transduction du signal induite par l’ADP lorsqu’il se lie au récepteur P2Y12. En effet, on a montré que le ticagrélor et son métabolite actif, l’AR-C124910XX, déplacent de façon semblable un ligand radioactif spécifique des récepteurs P2Y12 situés à la surface de plaquettes humaines lavées in vitro, les valeurs respectives de leur Ki étant de 2,0 nM et 2,5 nM. Le ticagrélor produit une inhibition proportionnelle à sa concentration de l’agrégation plaquettaire induite par l’ADP de plaquettes lavées en suspension provenant d’humains et de rats. Il inhibe également l’agrégation plaquettaire induite par l’ADP dans du plasma humain riche en plaquettes ainsi que dans du sang complet de sujets humains et de marmousets. L’agrégation plaquettaire induite par l’ADP mesurée ex vivo ainsi que la thrombose artérielle dynamique dans une artère fémorale lésée ont également été réduites après l’administration de ticagrélor par voie intraveineuse à des chiens Beagle anesthésiés. Le principal métabolite circulant du ticagrélor, l’AR-C124910XX O-déséthylé, présentait une activité pharmacologique comparable à celle de la molécule mère.
Comme les plaquettes participent à l’apparition ou à l’évolution des complications thrombotiques de l’athérosclérose, il a été démontré que l’inhibition de la fonction plaquettaire réduit le risque d’événements cardiovasculaires tels que le décès, l’infarctus du myocarde ou l’accident vasculaire cérébral.
Effets sur le système de l’adénosine
Des données probantes portent également à croire que le ticagrélor réduit la captation cellulaire de l’adénosine et prolonge la demi-vie de ce nucléotide, ce qui augmente par le fait même les taux endogènes d’adénosine, par l’inhibition puissante, dépendante de la concentration et réversible du transporteur de nucléosides équilibrant de type I (ENT-1). L’affinité du ticagrélor pour l’ENT-1 a été établie à 41 nM. Le principal métabolite circulant du ticagrélor, l’AR-C124910XX, dont l’affinité pour le récepteur P2Y12 s’est révélée similaire à celle du ticagrélor, montre une faible affinité pour l’ENT-1, à 330 nM. La pertinence clinique de l’augmentation des concentrations d’adénosine provoquée par le ticagrélor quant à l’innocuité et à l’efficacité de BRILINTA n’a pas encore été démontrée.
Effet sur l’absorption d’acide urique
On a montré que le ticagrélor, l’AR-C124910 (métabolite actif) et l’AR-C133913 (métabolite inactif) exerçaient un effet inhibiteur sur l’absorption d’acide urique dépendant de l’OAT-3 (Ki : AZD6140 : 4,9 µM; AR-C124910 : 16,3 μM; AR-C133913 : 13,4 μM). Ces trois molécules ont également un faible effet inhibiteur sur l’absorption d’acide urique par l’URAT1. Ces observations portent à croire que le ticagrélor et ses métabolites pourraient perturber le transport rénal de l’acide urique, ce qui concorde avec l’observation que les patients recevant BRILINTA sont à risque accru d’hyperuricémie.
10.2 Pharmacodynamie
L’inhibition de l’agrégation plaquettaire (IAP) par le ticagrélor augmente avec la hausse des concentrations plasmatiques du ticagrélor et de son métabolite actif (AR-C124910XX) jusqu’à l’atteinte d’une inhibition presque complète. L’IAP diminue graduellement à mesure que baissent les concentrations plasmatiques du ticagrélor et de son métabolite actif, étant donné que l’IAP due au ticagrélor est réversible. Le ticagrélor se liant de manière réversible au récepteur P2Y12, on s’attend à ce que le rétablissement de la fonction plaquettaire soit dépendant des concentrations plasmatiques du ticagrélor et de son métabolite actif et non du remplacement des plaquettes irréversiblement inhibées, comme c’est le cas avec les antiplaquettaires de la classe des thiénopyridines.
L’IAP produite par le ticagrélor est généralement indépendante de facteurs tels que la race, la présence d’affections hépatiques ou rénales, ou l’administration concomitante d’AAS, d’héparine et d’énoxaparine.
Début d’action
Chez les patients atteints d’une coronaropathie stable et prenant de l’AAS, le ticagrélor affiche un début d’action (IAP) rapide (figure 1). L’IAP moyenne induite par le ticagrélor 30 minutes après l’administration d’une dose d’attaque de 180 mg est d’environ 41 %, une valeur comparable à l’effet maximal du clopidogrel (600 mg), qui se situe à 50 % après 8 heures. L’IAP finale était supérieure à 70 % 2 heures après la dose chez 90 % des patients comparativement à 16 % des patients qui recevaient le clopidogrel. L’IAP maximale par le ticagrélor, d’environ 88 %, est atteinte après environ 2 heures, et une IAP de 87 à 89 % se maintient pendant 2 à 8 heures.
Figure 1 – IAP moyenne finale (± ÉT) après une dose orale unique de 180 mg de BRILINTA ou de 600 mg de clopidogrel chez des patients présentant une coronaropathie stable
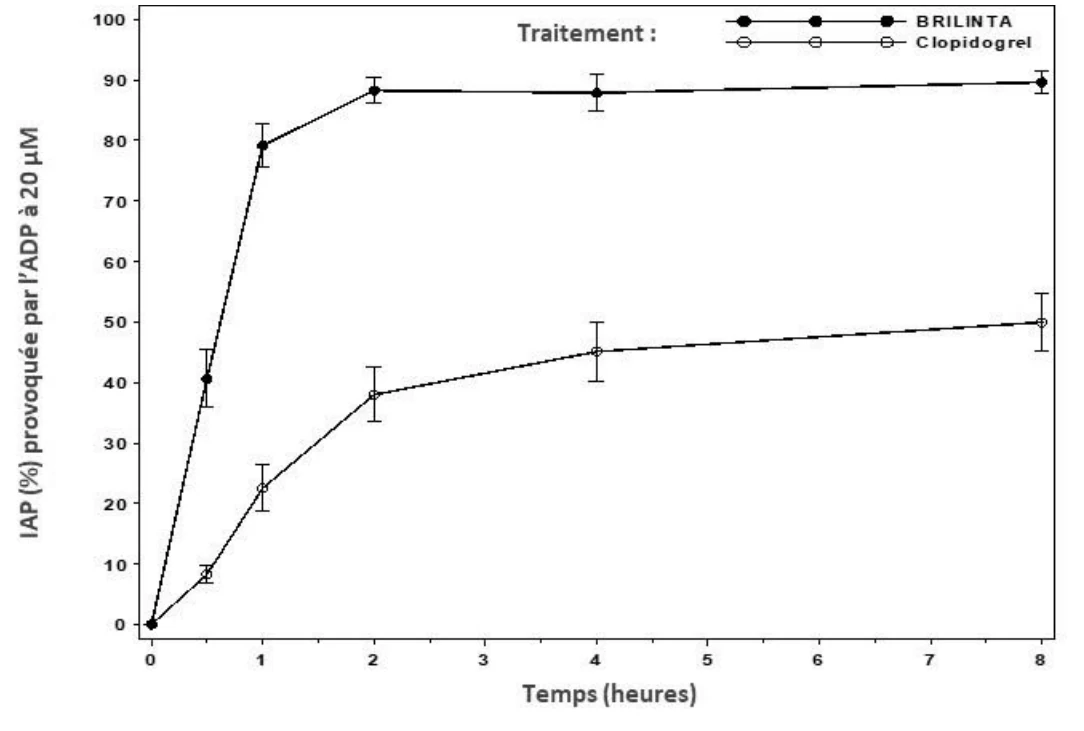
Arrêt de l’action
Une fois que les concentrations de ticagrélor et de son métabolite actif ont diminué pour atteindre un niveau inférieur à celui qui est nécessaire à la saturation des récepteurs, l’IAP diminue graduellement à mesure que baissent les concentrations plasmatiques du ticagrélor. Étant donné que le ticagrélor se lie de manière réversible, le rétablissement de la fonction plaquettaire ne dépend pas du remplacement des plaquettes. L’arrêt de l’IAP se produit plus rapidement sous ticagrélor que sous clopidogrel comme le montre la pente de l’arrêt de l’action entre 4 et 72 heures après la dernière dose (voir Considérations périopératoires).
Le degré final d’IAP durant l’intervalle posologique à la dose de 90 mg deux fois par jour est d’environ 20 à 30 % (différence absolue) plus élevé sous ticagrélor que sous clopidogrel (75 mg une fois par jour). Toutefois, 24 heures après la dernière dose d’entretien, l’IAP est semblable sous ticagrélor (58 %) et sous clopidogrel (52 %), ce qui indique que les patients qui sautent une dose de ticagrélor auraient un degré d’IAP comparable à celui des patients traités 1 fois par jour par le clopidogrel (figure 2).
Figure 2 – IAP moyenne finale (± ET) après la dernière dose d’entretien de 90 mg, deux fois par jour, de BRILINTA ou de 75 mg, une fois par jour, de clopidogrel ou d’un placebo
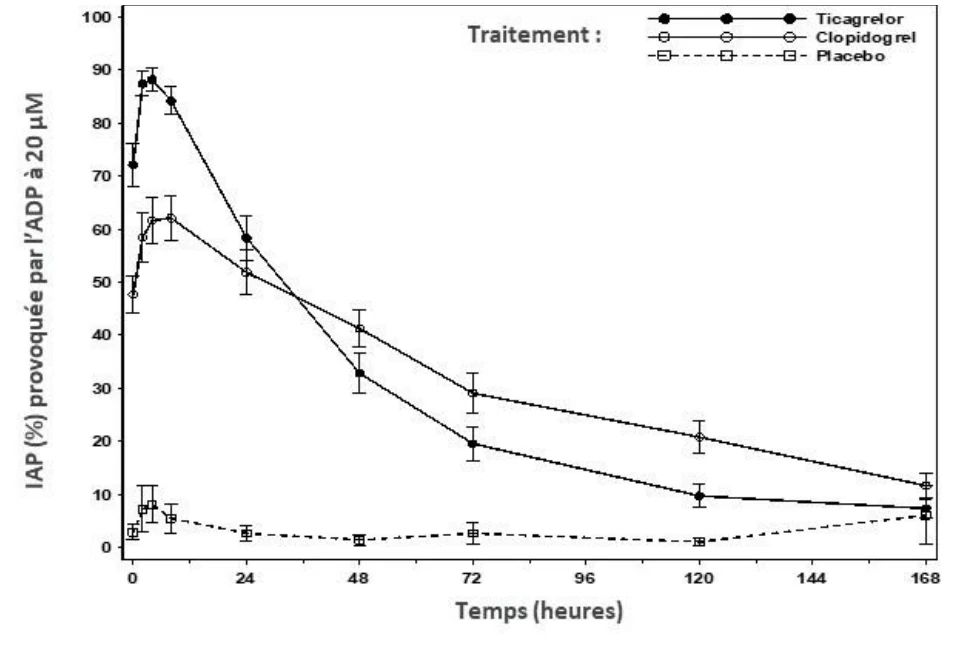
Sujets répondant à BRILINTA
L’IAP induite par BRILINTA est moins variable avec la dose de 90 mg, deux fois par jour, que celle observée avec le clopidogrel à 75 mg une fois par jour. Les patients atteints d’une coronaropathie stable qui présentaient une faible IAP en réponse au clopidogrel (ne répondant pas au traitement) et recevaient une dose concomitante d’AAS ont affiché une IAP moyenne plus marquée après l’administration de BRILINTA qu’après la prise de clopidogrel.
Données sur le changement de traitement
Le passage du clopidogrel à 75 mg une fois par jour à BRILINTA à 90 mg deux fois par jour se traduit par une augmentation absolue de l’IAP de 26,4 % et le passage de BRILINTA au clopidogrel, par une diminution absolue de l’IAP de 24,5 %. Les patients peuvent passer du clopidogrel à BRILINTA sans interruption de l’effet antiplaquettaire (voir 4 Posologie et administration).
10.3 Pharmacocinétique
Le ticagrélor affiche une pharmacocinétique linéaire. L’exposition au ticagrélor et à son métabolite actif est à peu près proportionnelle à la dose.
Les principaux paramètres pharmacocinétiques du ticagrélor sont présentés dans le tableau ci-dessous.
Tableau 12 – Résumé des paramètres pharmacocinétiques de BRILINTA
| Cmax | Tmax | t½ | ASC0-∞ | CL | Vss | |||||||||||||
| (ng/mL) | (h) | (h) | (ng·h/mL) | (L/h)* | (L)* | |||||||||||||
| Moyenne de doses orales uniques (90 mg) | 500 | 1,5 | 6,9 | 2233 | 14,2 | 87,5 | ||||||||||||
* Après une dose intraveineuse unique de 15 mg de ticagrélor.
Absorption
L’absorption du ticagrélor est rapide, le temps médian pour atteindre la concentration plasmatique maximale (Tmax) étant d’environ 1,5 heure. La formation du principal métabolite circulant du ticagrélor, l’AR-C124910XX (aussi actif), est rapide, le Tmax médian étant d’environ 2,5 heures. La Cmax et l’ASC du ticagrélor et de son métabolite actif augmentent à peu près proportionnellement à la dose dans l’intervalle de doses étudié (de 30 à 1260 mg). La pharmacocinétique du ticagrélor et de l’AR-C124910XX chez les patients ayant des antécédents d’IM (> un an) était généralement semblable à celle notée dans la population de patients présentant un SCA. Selon une analyse pharmacocinétique de population de l’étude PEGASUS, la Cmax médiane du ticagrélor à 60 mg était de 391 ng/mL et son ASC, de 3801 ng*h/mL à l’état d’équilibre. À la dose de 90 mg, la Cmax du ticagrélor était de 627 ng/mL et l’ASC, de 6255 ng*h/mL à l’état d’équilibre.
La biodisponibilité absolue moyenne du ticagrélor a été estimée à 36 % (intervalle de 25,4 à 64,0 %). Dans une étude effectuée chez des sujets sains, l’ingestion d’un repas riche en lipides n’a eu aucun effet sur la Cmax du ticagrélor ou l’ASC de son métabolite actif, mais a produit une augmentation de 21 % de l’ASC du ticagrélor et une diminution de 22 % de la Cmax de son métabolite actif. La portée clinique de ces variations est considérée comme minime. BRILINTA a été administré sans égard à la prise de nourriture dans l’étude PLATO. Par conséquent, BRILINTA peut être administré avec ou sans aliments.
Le ticagrélor sous forme de comprimés broyés mélangés avec de l’eau, administré par voie orale ou par une sonde nasogastrique dans l’estomac à 36 volontaires sains s’est révélé bioéquivalent au ticagrélor en comprimés entiers. L’ASC et la Cmax du ticagrélor et de son métabolite actif étaient bien à l’intérieur de l’intervalle de 80 à 125 % requis pour démontrer la bioéquivalence. L’exposition initiale (0,5 heure et 1 heure après l’administration) au ticagrélor en comprimés broyés mélangés avec de l’eau était plus élevée que celle observée avec les comprimés entiers, mais les profils de concentrations étaient généralement identiques par la suite (2 à 48 heures).
Distribution
Le volume de distribution du ticagrélor à l’état d’équilibre est de 87,5 L. Le ticagrélor et son métabolite actif se lient fortement aux protéines plasmatiques humaines (> 99 %).
On a constaté que le ticagrélor est largement distribué dans les tissus chez le rat, et les principaux organes en cause sont ceux associés au métabolisme et à l’élimination (foie, pancréas et rein) ainsi que les tissus glandulaires (surrénales et hypophyse), mais il ne semble y avoir aucune accumulation.
Métabolisme
Le principal métabolite du ticagrélor, l’AR-C124910XX, est également actif, comme l’a montré sa liaison in vitro au récepteur plaquettaire P2Y12 de l’ADP. L’exposition générale au métabolite actif se chiffre à environ 30 à 40 % de celle du ticagrélor.
Le CYP 3A est la principale enzyme responsable du métabolisme du ticagrélor et de la formation du métabolite actif; leurs interactions avec les autres substrats du CYP 3A varient de l’activation à l’inhibition. Le ticagrélor et son métabolite actif sont de faibles inhibiteurs de la glycoprotéine P.
L’interaction entre le ticagrélor et les isoenzymes CYP 3A4/5 est complexe et varie selon le substrat utilisé. In vitro, le ticagrélor inhibe faiblement la 6-ß-hydroxylation de la testostérone, inhibe modérément la 4-hydroxylation du midazolam et stimule faiblement l’oxydation de la nifédipine et la 1-hydroxylation du midazolam. In vitro, le ticagrélor est un inhibiteur de la BCRP.
Élimination
La principale voie d’élimination du ticagrélor est le métabolisme hépatique. Après l’administration de ticagrélor radiomarqué, la récupération moyenne de la radioactivité est d’environ 84 % (57,8 % dans les fèces et 26,5 % dans l’urine). Les quantités de ticagrélor et de son métabolite actif récupérées dans l’urine étaient toutes deux inférieures à 1 % de la dose. La principale voie d’élimination du métabolite actif est le plus probablement la sécrétion biliaire. La demi-vie (t1/2) moyenne du ticagrélor a été d’environ 6,9 heures (intervalle de 4,5 à 12,8 heures) et celle de son métabolite actif, de 8,6 heures (intervalle de 6,5 à 12,8 heures).
Populations et pathologies particulières
- Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de BRILINTA chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. Dans une étude de phase III, à répartition aléatoire, à double insu et contrôlée par placebo menée chez des enfants et des adolescents âgés de 2 ans à moins de 18 ans atteints de drépanocytose, le traitement par BRILINTA n’a pas révélé de bienfaits dans la réduction du taux de crises vaso-occlusives. BRILINTA ne doit pas être utilisé chez les enfants et adolescents atteints de drépanocytose. Par conséquent, Santé Canada n’a pas autorisé d’indication chez les enfants et les adolescents (voir 1.1 Pédiatrie).
- Personnes âgées (≥ 65 ans) : Une exposition plus élevée au ticagrélor (environ 60 % pour la Cmax et l’ASC) et au métabolite actif (environ 50 % pour la Cmax et l’ASC) a été observée chez les sujets âgés (≥ 65 ans) comparativement aux sujets plus jeunes (18 à 45 ans). Ces différences ne sont pas considérées comme cliniquement significatives. Aucun ajustement posologique n’est nécessaire chez les patients âgés (voir 7.1 Populations particulières et Considérations posologiques dans des cas particuliers).
- Sexe : Une exposition plus élevée au ticagrélor (environ 52 % et 37 % pour la Cmax et l’ASC, respectivement) et au métabolite actif (environ 50 % pour la Cmax et l’ASC) a été observée chez les femmes comparativement aux hommes. Ces différences ne sont pas considérées comme cliniquement significatives.
- Femmes enceintes ou qui allaitent : Une étude réalisée chez des rates gravides a montré que les concentrations placentaires maximales de ticagrélor ont été atteintes 5 minutes après l’administration par voie intraveineuse, mais aucun transfert important au fœtus n’a été observé. De plus, chez des rates en lactation, la concentration maximale de ticagrélor et/ou de ses métabolites dans le lait a été observée 4 heures après l’administration de ticagrélor par voie orale. L’observation selon laquelle la concentration moyenne était plus élevée dans le lait que dans le plasma maternel à tous les points de vérification indique que le ticagrélor et ses métabolites sont facilement transférés dans le lait. L’analyse de jeunes animaux à la mamelle laisse entendre que ces molécules sont bien absorbées et largement distribuées chez les petits. Dans l’ensemble, l’innocuité de BRILINTA durant la grossesse n’a pas été établie et l’emploi de BRILINTA durant l’allaitement n’est pas recommandé (voir 7.1 Populations particulières).
- Poids corporel : Il a été établi que le poids corporel produisait une variation de moins de 20 % de la clairance moyenne observée dans la population pour le ticagrélor et son métabolite actif au 10e ou au 90e percentile de la distribution du poids corporel comparativement à la clairance moyenne à la médiane. Cet effet modeste sur la clairance n’est pas considéré comme cliniquement significatif. Par conséquent, aucun ajustement de la dose de ticagrélor n’est nécessaire en fonction du poids corporel.
- Origine ethnique : Chez les patients d’origine asiatique, la biodisponibilité est de 39 % plus élevée que chez les patients de race blanche. Chez les patients qui s’identifient comme Noirs, la biodisponibilité du ticagrélor est de 18 % moins élevée que chez les patients de race blanche. Dans les études de pharmacologie clinique, l’exposition (Cmax et ASC) au ticagrélor chez les sujets japonais a été supérieure d’environ 40 % (20 % après ajustement en fonction du poids corporel) à celle des sujets de race blanche. Ces différences ne sont pas considérées comme cliniquement significatives. L’exposition chez les patients qui se sont identifiés comme Hispano-américains ou Latino-américains était semblable à celle des sujets de race blanche.
- Tabagisme : Le tabagisme a augmenté la clairance moyenne observée dans la population d’environ 22 %. Cet effet sur la clairance n’est pas considéré comme cliniquement significatif.
- Insuffisance rénale : L’exposition au ticagrélor a été inférieure d’environ 20 % et l’exposition au métabolite actif a été supérieure d’environ 17 % chez les patients ayant une atteinte rénale grave comparativement aux sujets ayant une fonction rénale normale. L’IAP par le ticagrélor était semblable dans les deux groupes; toutefois, une plus grande variabilité de la réponse individuelle a été observée chez les patients présentant une insuffisance rénale grave. Chez les patients présentant une néphropathie terminale et qui reçoivent une hémodialyse, l’ASC et la Cmax d’une dose de 90 mg de ticagrélor administrée au cours d’une journée sans dialyse étaient respectivement 38 % et 51 % plus élevées comparativement aux sujets ayant une fonction rénale normale. Une augmentation similaire de l’exposition a été observée lorsque le ticagrélor a été administré immédiatement avant la dialyse, ce qui a permis de révéler que le ticagrélor n’est pas dialysable. On a observé une hausse de l’exposition au métabolite actif dans une moindre mesure. Chez les patients présentant une néphropathie terminale, la dialyse a semblé n’avoir aucun effet sur l’IAP par le ticagrélor, qui était similaire à celle des sujets ayant une fonction rénale normale; l’impact clinique de ces observations est inconnu. Il faut prendre des précautions appropriées chez les patients qui ont besoin d’un traitement de substitution rénale (voir 7.1 Populations particulières et Considérations posologiques dans des cas particuliers).
- Insuffisance hépatique : La Cmax et l’ASC du ticagrélor ont été supérieures de 12 % et de 23 %, respectivement, chez les patients ayant une insuffisance hépatique légère comparativement à des sujets sains appariés. Toutefois, l’IAP par le ticagrélor était semblable dans les deux groupes. Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère. Le ticagrélor n’a pas fait l’objet d’études particulières chez les patients présentant une atteinte hépatique modérée ou grave. Il y a peu d’information chez les patients présentant une insuffisance hépatique modérée. Par conséquent, le ticagrélor est contre-indiqué chez les patients présentant une insuffisance hépatique modérée ou grave (voir 2 Contre-indications et Considérations posologiques dans des cas particuliers).
11 Conservation, stabilité et mise au rebut
Conserver entre 2 et 30 °C.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la substance médicamenteuse : ticagrélor
Nom chimique : (1S,2S,3R,5S)-3-[7-{[(1R,2S)-2-(3,4-difluorophényl)cyclopropyl]amino}-5-(propylthio)-3H-[1,2,3]triazolo[4,5-d]pyrimidine-3-yl]-5-(2-hydroxyéthoxy)cyclopentane-1,2-diol
Formule moléculaire et masse moléculaire : C23H28F2N6O4S (522,57)
Formule développée :
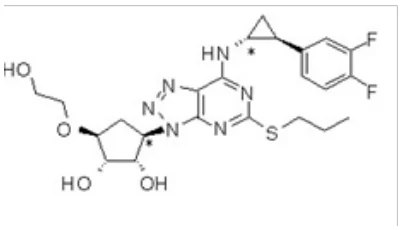
Propriétés physicochimiques : Le ticagrélor est une poudre cristalline dont la solubilité dans l’eau est d’environ 10 µg/mL à température ambiante. Le ticagrélor n’affiche aucune valeur de pKa à l’intérieur des paramètres physiologiques. La solubilité du ticagrélor ne varie pas en fonction du pH et est définie comme «faible» selon le Système de classification biopharmaceutique. Il y a 4 polymorphes non solvatés (appelés polymorphes I, II, III et IV) et un certain nombre de modifications cristallines solvatées du ticagrélor différenciables par diffraction de rayons X sur poudre.
Point de fusion : Environ 140 à 142 °C par calorimétrie différentielle à balayage.
Coefficient de distribution : Le ticagrélor affiche un log P (octanol/eau) > 4,0 selon la ligne directrice 107 de l’OCDE.
Rotation optique : Le pouvoir rotatoire spécifique du ticagrélor à 1 % p/v dans l’éthanol est d’environ - 52.
14 Études cliniques
14.1 Études cliniques par indication
L’innocuité et l’efficacité de BRILINTA (comprimés de ticagrélor) dans la prévention des événements athérothrombotiques ont été évaluées dans trois vastes essais à répartition aléatoire et à double insu comportant plus de 58 000 patients : l’étude PLATO (BRILINTA à 90 mg deux fois par jour vs clopidogrel à 75 mg une fois par jour, tous deux administrés en association avec de l’acide acétylsalicylique [AAS] et d’autres traitements standards chez des patients présentant un syndrome coronarien aigu), l’étude PEGASUS TIMI-54 (BRILINTA à 90 mg deux fois par jour et 60 mg deux fois par jour, tous deux en association avec de l’AAS comparativement à l’AAS seul chez des patients ayant des antécédents d’IM spontané [rapporté il y a au moins 1 an] et à risque d’événements athérothrombotiques) et l’étude THEMIS (BRILINTA en association avec de l’AAS comparativement à l’AAS seul chez des patients atteints de coronaropathie et de diabète de type 2).
Syndrome coronarien aigu
Tableau 13 – Résumé des données démographiques des études cliniques dans le syndrome coronarien aigu
| Plan de l’étude | Posologie, voie | Sujets de l’étude (n) | Tranche d’âge | ||
| Numéro de | |||||
| Sexe | |||||
| d’administration | |||||
| l’étude | |||||
| et durée | |||||
PLATO (D5130C05262) | Étude internationale, à répartition aléatoire, à double insu et avec groupes parallèles, comparant BRILINTA au clopidogrel | Posologie : BRILINTA (90 mg deux fois par jour) ou clopidogrel (75 mg une fois par jour), en association avec de l’AAS Voie d’administration : orale Durée : jusqu’à un an | N = 18 624 BRILINTA n = 9333; Clopidogrel n = 9291 | 19 à 97 ans < 65 ans = 57 % ≥ 65 ans = 43 % < 75 ans = 85 % ≥ 75 ans = 15 % | Hommes : 72 % Femmes : 28 % |
Plan de l’étude
L’étude PLATO était une étude de phase III visant à évaluer l’efficacité et l’innocuité de BRILINTA par rapport à celles du clopidogrel dans la prévention des événements vasculaires chez les patients présentant un SCA (angine de poitrine instable [API], infarctus du myocarde sans sus-décalage du segment ST [NSTEMI] ou infarctus du myocarde avec sus-décalage du segment ST [STEMI]).
Les patients ont été répartis au hasard pour recevoir BRILINTA (une dose d’attaque de 180 mg suivie d’une dose d’entretien de 90 mg deux fois par jour) ou du clopidogrel (75 mg une fois par jour avec une dose d’attaque initiale de 300 mg, si un traitement par une thiénopyridine n’avait pas été administré antérieurement; une dose d’attaque additionnelle de 300 mg était permise à la discrétion du chercheur).
L’étude était constituée de patients qui avaient consulté dans les 24 heures suivant le début du plus récent épisode de douleurs thoraciques ou de symptômes. Dans l’étude PLATO, l’instauration du traitement avait lieu peu après l’apparition des symptômes, avant l’évaluation de l’anatomie coronarienne par angiographie. Les patients pouvaient avoir été pris en charge médicalement ou avoir subi une intervention coronarienne percutanée (ICP) ou un pontage aortocoronarien (PAC). Ils ont été traités pendant au moins 6 mois et jusqu’à 12 mois au maximum, et ont été suivis jusqu’à la fin de l’étude, même s’ils avaient cessé de prendre le médicament à l’étude. Les caractéristiques initiales, les antécédents médicaux, les modifications de l’ECG et le traitement médicamenteux étaient semblables dans les deux groupes.
Résultats de l’étude
BRILINTA a été supérieur au clopidogrel dans la prévention des événements thrombotiques (réduction du risque relatif [RRR] de 16 %, réduction du risque absolu [RRA] de 1,9 %, nombre de patients à traiter [NPT] de 54) pour ce qui est du critère d’efficacité mixte (critère principal d’évaluation) composé du décès d’origine cardiovasculaire (CV), de l’infarctus du myocarde (IM) et de l’accident vasculaire cérébral (AVC) après 12 mois chez les patients présentant des événements liés au SCA (API, NSTEMI et STEMI) (rapport des risques instantanés [RRI] : 0,84; p = 0,0003) (tableau 14). La différence entre les traitements était attribuable aux décès d’origine CV et aux IM, aucune différence n’étant observée dans les AVC. BRILINTA a produit une RRR statistiquement significative de 21 % (RRA de 1,1 %) pour le décès d’origine CV et une RRR de 16 % (RRA de 1,1 %) pour l’IM, par rapport au clopidogrel (tableau 14). Le traitement de 91 patients par BRILINTA plutôt que par le clopidogrel préviendra un décès d’origine CV.
BRILINTA a réduit la survenue des événements composant le critère principal mixte comparativement au clopidogrel chez les patients présentant de l’API ou un NSTEMI et chez ceux qui avaient subi un STEMI.
La courbe de Kaplan-Meier (figure 3) montre le critère principal mixte composé du décès d’origine CV, de l’IM et de l’AVC dans les populations présentant de l’API/un NSTEMI et un STEMI. L’effet thérapeutique de BRILINTA était apparent au cours des 30 premiers jours, et l’ampleur des bienfaits a continué de s’accroître pendant les 12 mois de la période de suivi.
Figure 3 – Temps écoulé avant la survenue d’un premier événement (c.-à-d. décès d’origine CV, IM ou AVC) (étude PLATO)
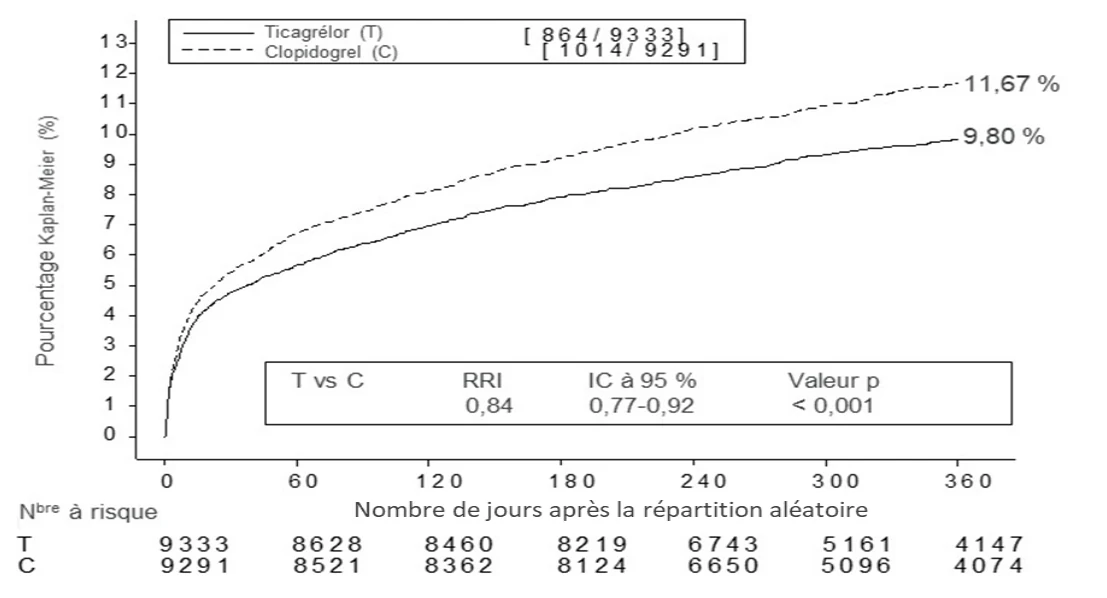
Dans les 30 premiers jours de traitement (figure 4), BRILINTA a procuré des bienfaits précoces statistiquement significatifs (RRA de 0,6 %, RRR de 12 %), et l’effet du traitement a été constant pendant toute la période de 12 mois, se traduisant par une RRA de 1,9 % par année et par une RRR de 16 %. Ensemble, ces résultats montrent que les bienfaits du traitement par BRILINTA continuent de croître durant une période de 1 à 12 mois et portent à croire qu’il est approprié de traiter les patients présentant un SCA pendant au moins 12 mois avec BRILINTA.
Figure 4 – Critère principal d’évaluation clinique selon la constance de l’effet du traitement avec le temps entre les jours 1 et 30
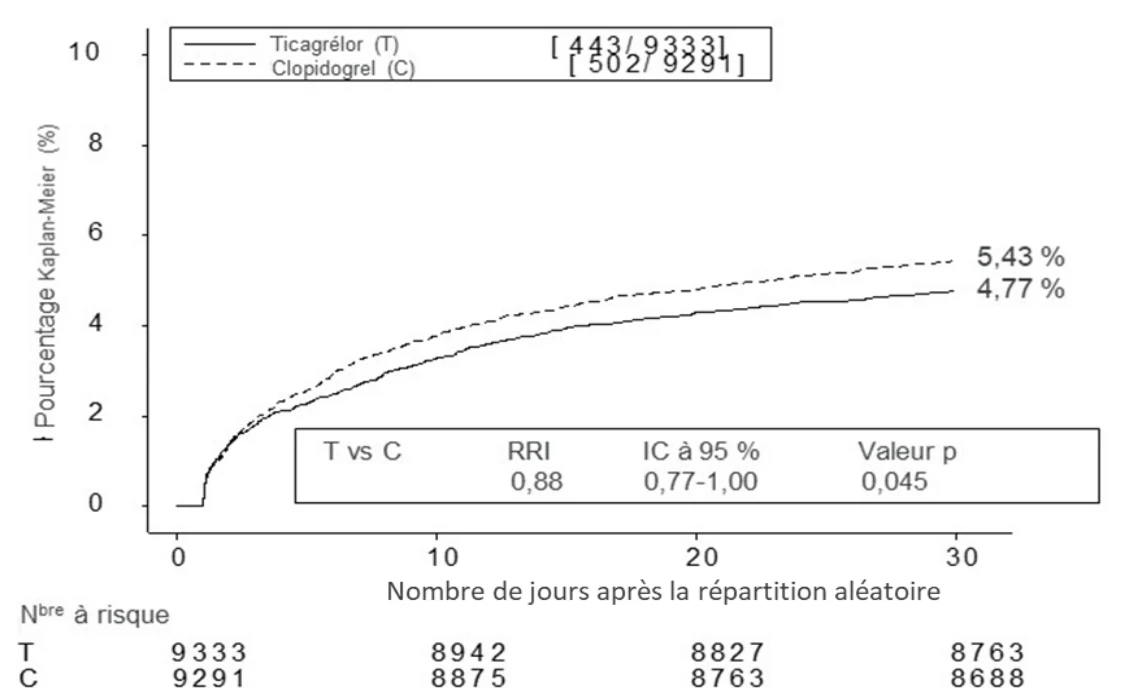
Le critère secondaire final (mortalité toutes causes confondues) a été évalué. BRILINTA a produit une RRR de 22 % pour la mortalité toutes causes confondues comparativement au clopidogrel, à un degré de signification nominal de p = 0,0003, ainsi qu’une RRA de 1,4 % (tableau 14).
Tableau 14 – Analyses des critères d’évaluation principal et secondaires de l’efficacité de l’étude PLATO (ensemble d’analyse intégral)
| Patients ayant subi des | RRR (%) | RRI (IC à 95 %) | Valeur p | |||||
| événements | ||||||||
| BRILINTA | Clopidogrel à 75 mg une fois par jour (%) n = 9291 | |||||||
| à 90 mg | ||||||||
| 2 fois par | ||||||||
| jour | ||||||||
| (%) | ||||||||
| n = 9333 | ||||||||
| Principaux critères d’évaluation | ||||||||
| Critère mixte composé du décès d’origine CV/IM (sauf IM asymptomatique)/AVC | 9,3 | 10,9 | 16 | 0,84 (0,77; 0,92) | 0,0003 | |||
| Chaque composant du critère d’efficacité principal : | ||||||||
| Décès d’origine cardiovasculaire | 3,8 | 4,8 | 21 | 0,79 (0,69; 0,91) | 0,0013 | |||
| IM (sauf IM asymptomatique) | 5,4 | 6,4 | 16 | 0,84 (0,75; 0,95) | 0,0045 | |||
| AVC | 1,3 | 1,1 | -17 | 1,17 (0,91; 1,52) | 0,2249 | |||
| Critères d’évaluation secondaires | ||||||||
| Critère mixte composé du décès d’origine CV/IM (sauf IM asymptomatique)/AVC pour lesquels une prise en charge invasive était prévue | 8,5 | 10,0 | 16 | 0,84 (0,75; 0,94) | 0,0025 | |||
| Critère mixte composé de la mortalité toutes causes confondues/IM (sauf IM asymptomatique)/AVC | 9,7 | 11,5 | 16 | 0,84 (0,77; 0,92) | 0,0001 | |||
Critère mixte composé du décès d’origine CV/IM totaux/AVC/ICRG/ICR/AIT/autre ÉTA | 13,8 | 15,7 | 12 | 0,88 (0,81; 0,95) | 0,0006 | |||
| Mortalité toutes causes confondues | 4,3 | 5,4 | 22 | 0,78 (0,69; 0,89) | 0,0003* | |||
Note : Un événement peut être compté dans plus d’une ligne.
AIT = accident ischémique transitoire; AVC = accident vasculaire cérébral; ÉTA = événement thrombotique artériel; ICR = ischémie cardiaque récurrente; ICRG = ischémie cardiaque récurrente grave; IM = infarctus du myocarde; RRI = rapport des risques instantanés.
* Valeur p nominale.
Analyses de sous-groupes
Dans l’étude PLATO, un grand nombre de comparaisons du critère d’efficacité principal dans des sous-groupes de sujets ont été réalisées afin d’évaluer la robustesse et la constance de l’ensemble des bienfaits. Les bienfaits du traitement par BRILINTA par rapport au clopidogrel semblent constants dans de multiples sous-groupes de patients, formés en fonction des caractéristiques démographiques, y compris l’âge, le sexe, le poids, la présence de diabète, la démarche thérapeutique prévue (prise en charge pharmacologique ou invasive), les antécédents d’AIT ou d’AVC, les antécédents médicaux, les traitements concomitants et le diagnostic final de l’événement de référence (API, NSTEMI et STEMI).
On a observé un lien marginalement significatif entre le traitement et la région : le RRI associé au critère principal étant en faveur de BRILINTA dans le reste du monde, mais en faveur du clopidogrel en Amérique du Nord (une région qui représente approximativement 10 % de la population globale évaluée [valeur p de l’interaction = 0,045]). Le lien apparent entre le traitement et la région observé dans l’étude PLATO pourrait plausiblement être attribué au hasard, du moins en partie. D’autres analyses laissent entendre que l’efficacité de BRILINTA par rapport au clopidogrel est associée à la dose d’AAS administrée durant le traitement d’entretien. Les données montrent en effet que le ticagrélor est plus efficace que le clopidogrel en association avec de faibles doses d’AAS (75 à 150 mg par jour) en traitement d’entretien. L’efficacité relative du ticagrélor par rapport au clopidogrel est moins certaine en association avec des doses élevées d’AAS (> 300 mg par jour). En se basant sur la relation observée entre la dose d’entretien d’AAS et l’efficacité relative du ticagrélor comparativement au clopidogrel, il est recommandé d’utiliser BRILINTA en concomitance avec une faible dose quotidienne d’entretien d’AAS de 75 à 150 mg (voir 1 Indications, 7 Mises en garde et précautions et 4 Posologie et administration).
Les bienfaits associés à BRILINTA étaient également indépendants de l’utilisation d’autres traitements cardiovasculaires pendant de courtes ou de longues périodes, entre autres par l’héparine, l’héparine de faible poids moléculaire, les inhibiteurs de la GpIIb/IIIa administrés par voie intraveineuse, les hypolipidémiants, les bêta-bloquants, les inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA), les antagonistes des récepteurs de l’angiotensine II (ARA) et les inhibiteurs de la pompe à protons (IPP). L’utilisation d’anticoagulants oraux et d’antiplaquettaires autres que ceux à l’étude n’était pas autorisée durant l’étude PLATO (voir 9 Interactions médicamenteuses).
Étude secondaire de surveillance Holter
Pour étudier la survenue de pauses ventriculaires et d’autres épisodes d’arythmie durant l’étude PLATO, les chercheurs ont soumis à une surveillance Holter un sous-groupe de près de 3000 patients dont environ 2000 ont été surveillés à la fois durant la phase aiguë de leur SCA et après un mois. La principale variable d’intérêt était la survenue de pauses ventriculaires de 3 secondes ou plus. Une plus grande proportion de patients sous BRILINTA ont subi des pauses ventriculaires (6,0 %) durant la phase aiguë comparativement aux patients sous clopidogrel (3,5 %); ces proportions étaient respectivement de 2,2 % et de 1,6 % après 1 mois. Toutefois, aucune conséquence clinique néfaste n’a été associée à ce déséquilibre (y compris la pose d’un stimulateur cardiaque) dans cette population de patients.
Sous-étude génétique de l’étude PLATO
Le génotypage du CYP 2C19 chez 10 285 patients de l’étude PLATO a permis de dégager des corrélations entre les groupes génotypiques et les résultats relatifs à l’efficacité et à l’innocuité. Par contre, le génotype du CYP 2C19 n’a pas influé de façon significative sur les effets de BRILINTA par comparaison à ceux du clopidogrel en rapport avec les événements CV majeurs et les hémorragies. Les résultats de l’évaluation de l’efficacité et de l’innocuité obtenus dans la sous-étude concordaient avec ceux observés dans l’étude principale PLATO.
Patients ayant des antécédents d’infarctus du myocarde (≥ un an)
Tableau 15 – Résumé des caractéristiques démographiques dans les études cliniques auxquelles participaient des patients ayant des antécédents d’infarctus du myocarde (≥ un an)
Numéro de l’étude | Plan de l’étude | Posologie, voie | Sujets de l’étude (n) | Tranche d’âge | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
PEGASUS (D5132C00001) | Étude à répartition aléatoire, à double insu, contrôlée par placebo et avec groupes parallèles | Posologie : 90 mg 2 f.p.j., 60 mg 2 f.p.j. ou placebo 2 f.p.j. et traitement de fond par l’AAS (75 à 150 mg par jour) Voie d’administration : orale Durée maximale : 47 mois Taux d’événements calculé à 36 mois | N = 21 162 90 mg : 7050 60 mg : 7045 Placebo : 7067 | 50 à 95 ans < 65 ans = 46 % 65 à 75 ans = 42 % > 75 ans = 12 % | Hommes : 76 % Femmes : 24 % | ||
Plan de l’étude
L’étude PEGASUS visait à évaluer la prévention des événements athérothrombotiques avec deux doses de BRILINTA (soit 90 mg deux fois par jour, soit 60 mg deux fois par jour) en association avec une faible dose d’AAS (75 à 150 mg) comparativement au traitement par l’AAS seul chez des patients ayant des antécédents d’IM spontané et d’autres facteurs de risque d’athérothrombose.
Les patients étaient admissibles à l’étude s’ils étaient âgés de 50 ans ou plus, s’ils avaient des antécédents d’IM spontané (1 à 3 ans avant la répartition aléatoire) et au moins un des facteurs de risque d’athérothrombose suivants : âge ≥ 65 ans, diabète sucré nécessitant un traitement médicamenteux, deuxième IM antérieur, signes de coronaropathie pluritronculaire ou néphropathie chronique non terminale.
Les patients n’étaient pas admissibles s’il était prévu qu’ils reçoivent un antagoniste des récepteurs de l’ADP, du dipyridamole ou du cilostazol, ou s’ils avaient besoin d’une anticoagulothérapie de longue durée, s’ils présentaient un trouble de la coagulation ou des antécédents d’AVC ischémique ou d’hémorragie intracrânienne, une tumeur du système nerveux central ou une anomalie vasculaire intracrânienne, s’ils avaient subi une chirurgie intracrânienne ou rachidienne au cours des cinq années précédentes, s’ils avaient eu une hémorragie gastro-intestinale au cours des six mois précédents ou une intervention chirurgicale majeure au cours des 30 jours précédents.
L’étude PEGASUS a duré jusqu’à 47 mois et la durée moyenne (médiane) d’exposition au ticagrélor à 60 mg a été de 25,3 mois (29,4 mois) : 5481 patients (79 %) ont été exposés pendant au moins 12 mois, 4505 patients (65 %), pendant au moins 24 mois et 1620 patients (23 %), pendant au moins 36 mois à un traitement prolongé. Les patients ont été suivis jusqu’à la fin de l’étude, même s’ils avaient cessé de prendre le médicament à l’étude.
Résultats de l’étude
Bien que les profils d’efficacité de BRILINTA à 90 mg deux fois par jour et à 60 mg deux fois par jour soient semblables, on constate que la dose plus faible présente une meilleure tolérabilité et un meilleur profil d’innocuité en ce qui a trait au risque d’hémorragie et à la dyspnée. Par conséquent, BRILINTA à 60 mg deux fois par jour administré en association avec de l’AAS est la dose approuvée pour la prévention des événements athérothrombotiques (décès d’origine CV, IM et AVC) chez les patients ayant des antécédents d’IM spontané (IM ayant eu lieu il y a au moins un an) et un risque élevé d’événements athérothrombotiques.
BRILINTA à 60 mg deux fois par jour en association avec l’AAS a été supérieur à l’AAS seul dans la prévention des événements athérothrombotiques (critère mixte : décès d’origine CV, IM et AVC) et l’effet du traitement a persisté pendant toute la période de l’étude, procurant une réduction du risque relatif (RRR) de 16 % et une réduction du risque absolu (RRA) de 1,27 % (nombre de patients à traiter [NPT] de 79) après 36 mois de traitement (tableau 14). Chacun des composants a contribué à la réduction du critère principal mixte (décès d’origine CV : RRR de 17 %; IM : RRR de 16 %; AVC : RRR de 25 %). Le traitement de 189 patients pendant une période allant jusqu’à 36 mois avec BRILINTA à 60 mg deux fois par jour en association avec de l’AAS plutôt qu’au moyen de l’AAS seul permettra d’éviter un décès d’origine CV.
L’avantage du ticagrélor révélé par le critère principal d’évaluation mixte s’observe également avec les deux critères d’évaluation secondaires : en effet, le traitement par le ticagrélor à 60 mg en association avec de l’AAS plutôt qu’au moyen de l’AAS seul a procuré une diminution numérique de la mortalité CV et de la mortalité toutes causes confondues, quoique cette baisse n’ait pas atteint le seuil de signification statistique (voir le tableau 16).
Tableau 16 – Analyse des critères d’évaluation principal et secondaires de l’efficacité dans l’étude PEGASUS (ensemble d’analyse intégral)
| Patients ayant subi des | RRR (%) | RRI (IC à 95 %) | Valeur p | |||||
| événements | ||||||||
| BRILINTA | AAS seul n = 7067 | |||||||
| à | ||||||||
| 60 mg | ||||||||
| 2 fois par | ||||||||
| jour + AAS | ||||||||
| n = 7045 | ||||||||
| Critère d’évaluation principal | ||||||||
| Critère mixte composé des décès d’origine CV/IM/AVC | 487 (6,9 %) | 578 (8,2 %) | 16 % | 0,84 (0,74; 0,95) | 0,0043 | |||
| Décès d’origine cardiovasculaire | 174 (2,5 %) | 210 (3,0 %) | 17 % | 0,83 (0,68; 1,01) | 0,0676 | |||
| IM | 285 (4,0 %) | 338 (4,8 %) | 16 % | 0,84 (0,72; 0,98) | 0,0314 | |||
| AVC | 91 (1,3 %) | 122 (1,7 %) | 25 % | 0,75 (0,57; 0,98) | 0,0337 | |||
| Critères d’évaluation secondaires | ||||||||
| Décès d’origine cardiovasculaire | 174 (2,5 %) | 210 (3,0 %) | 17 % | 0,83 (0,68; 1,01) | - | |||
| Mortalité toutes causes confondues | 289 (4,1 %) | 326 (4,6 %) | 11 % | 0,89 (0,76; 1,04) | - | |||
Les rapports des risques instantanés et les valeurs p sont calculés séparément pour le ticagrélor versus l’AAS seul à l’aide d’un modèle des risques proportionnels de Cox dans lequel le groupe de traitement est la seule variable explicative.
Remarque : Le nombre de premiers événements pour les composants décès d’origine CV, IM et AVC est le nombre réel de premiers événements de chaque composant et ne correspond pas au nombre total d’événements du critère mixte.
CV = cardiovasculaire; IC = intervalle de confiance; IM = infarctus du myocarde; n = nombre de patients; RRI = rapport des risques instantanés.
Les RRR d’événement du critère mixte de 1 à 360 jours (RRR de 17 %) et à partir de 361 jours (RRR de 16 %) étaient semblables. Le graphique de Kaplan-Meier (figure 5) présente l’analyse du critère clinique principal composé des décès d’origine CV, des IM et des AVC.
Chez les patients ayant des antécédents d’IM spontané, le traitement par BRILINTA doit être poursuivi aussi longtemps qu’ils demeurent à risque élevé d’événements athérothrombotiques et pendant au plus trois ans. Les données sur l’efficacité et l’innocuité sont insuffisantes pour dire si les avantages de BRILINTA l’emportent encore sur les risques après trois ans d’un traitement prolongé (voir 4 Posologie et administration).
Figure 5 – Critère clinique principal composé des décès d’origine CV, des IM et des AVC dans l’étude PEGASUS (ensemble d’analyse intégral)
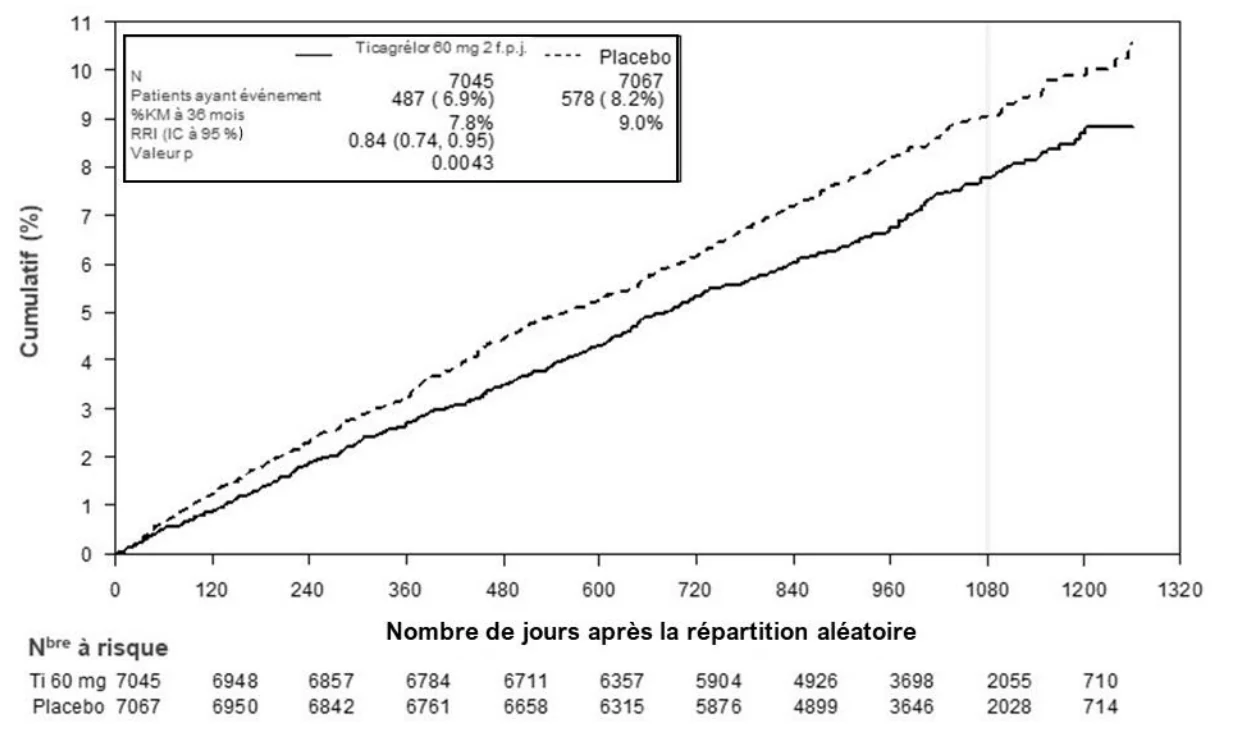
Analyse de sous-groupes de patients
L’effet du traitement par BRILINTA à 60 mg deux fois par jour comparativement à l’AAS dans des sous-groupes importants est présenté à la figure 6. Aucune indication d’un bienfait n’a été observée (aucune réduction des événements du critère principal composé des décès d’origine CV, des IM et des AVC), mais une augmentation des hémorragies majeures a été constatée lorsque le traitement par le ticagrélor à 60 mg deux fois par jour a été instauré chez des patients dont l’état clinique était stable plus de deux ans après l’IM de référence ou plus d’un an après la fin du traitement antérieur par un antagoniste des récepteurs de l’ADP. Il en est également résulté des hausses numériques de la mortalité CV et de la mortalité toutes causes confondues (voir 4 Posologie et administration).
Figure 6 – Rapport des risques instantanés et taux des événements du critère clinique principal composé des décès d’origine CV, des IM et des AVC par sous-groupe dans l’étude PEGASUS (ensemble d’analyse intégral)
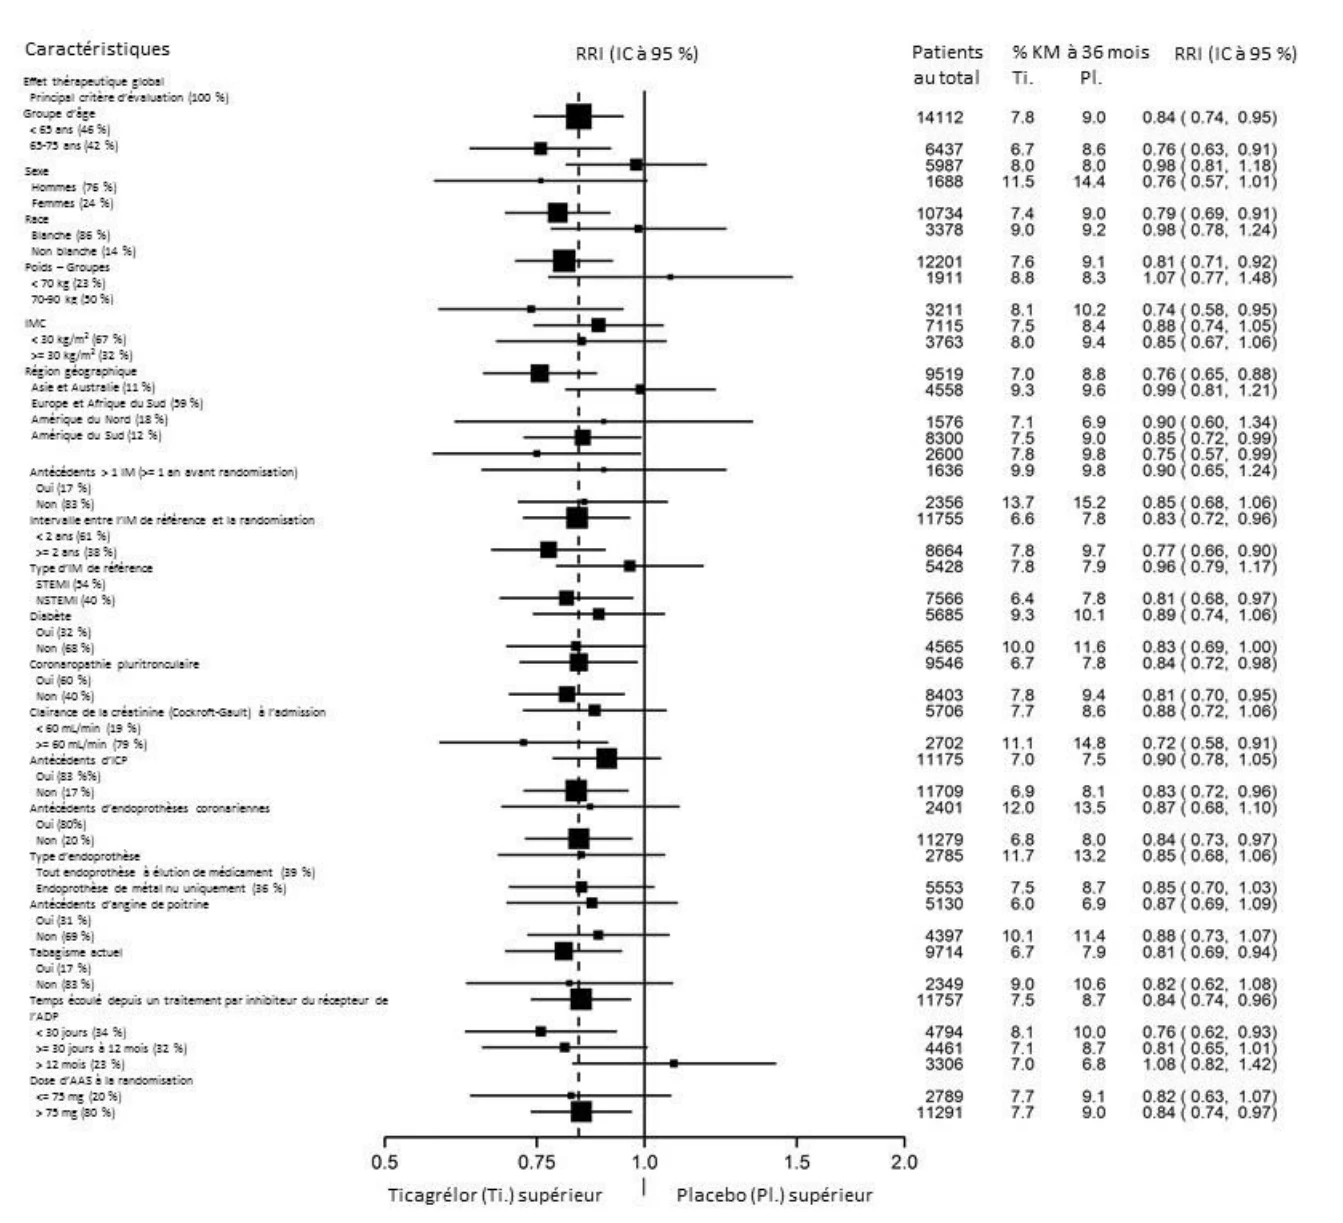
Patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’intervention coronarienne percutanée (ICP)
Tableau 17 – Résumé des caractéristiques démographiques dans les études cliniques auxquelles participaient des patients atteints d’une coronaropathie et de diabète de type 2, et ayant des antécédents d’intervention coronarienne percutanée
Numéro de l’étude | Plan de l’étude | Posologie, voie | Sujets de l’étude (n) | Tranche d’âge | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
THEMIS (D513BC00001) | Étude à répartition aléatoire, à double insu, contrôlée par placebo et avec groupes parallèles | Posologie : BRILINTA ou placebo 2 f.p.j. et traitement de fond par l’AAS (de 75 à 150 mg 1 f.p.j.) Voie d’administration : orale Durée maximale : 57 mois Taux d’événements calculé à 36 mois | N = 19 220 BRILINTA : n = 9619 Placebo : n = 9601 Patients avec antécédents d’ICP : N = 11 154 BRILINTA : n = 5558 Placebo : n = 5596 | 46 à 95 ans < 65 ans = 41 % 65 à 75 ans = 46 % > 75 ans = 13 % | Hommes : 69 % Femmes : 31 % | ||
Plan de l’étude
L’étude THEMIS est une étude internationale multicentrique, à répartition aléatoire, à double insu, et à groupes parallèles, basée sur la survenue d’événements et contrôlée par placebo qui visait à évaluer la prévention des événements athérothrombotiques par BRILINTA en association avec une faible dose d’AAS (de 75 à 150 mg) comparativement au traitement par l’AAS seul chez 19 220 patients atteints de coronaropathie et de diabète de type 2. La durée médiane du traitement par le ticagrélor a été de 33,2 mois.
Les patients étaient admissibles à l’étude s’ils étaient âgés de 50 ans ou plus, s’ils avaient une coronaropathie se définissant par des antécédents d’ICP (58 % de la population à l’étude) ou de pontage aortocoronarien (29 %) ou, en l’absence d’antécédents de revascularisation coronarienne, par des signes angiographiques de sténose réduisant de ≥ 50 % la lumière d’au moins 1 artère coronaire (20 %), et s’ils étaient atteints de diabète de type 2 traité par des hypoglycémiants depuis au moins 6 mois avant le début de l’étude.
Les patients n’étaient pas admissibles à l’étude s’ils avaient des antécédents d’IM ou d’AVC, s’il était prévu d’utiliser des antagonistes des récepteurs de l’ADP, un traitement par > 150 mg d’AAS une fois par jour, du dipyridamole ou du cilostazol, s’il était prévu de procéder à une revascularisation coronarienne, cérébrovasculaire ou artérielle périphérique ou d’utiliser des substrats du CYP3A4 ayant un index thérapeutique étroit ou de puissants inhibiteurs du CYP3A4, s’ils étaient exposés à un risque élevé connu d’hémorragie (p. ex. besoin continu d’anticoagulants oraux, diathèse hémorragique connue, trouble de la coagulation, intervention chirurgicale lourde récente, antécédents d’hémorragie intracérébrale ou gastro-intestinale au cours des 6 mois précédents, etc.) ou d’événements bradycardiques, à moins d’être traités par un stimulateur cardiaque, s’ils présentaient une hypertension non maîtrisée ou une insuffisance rénale nécessitant une dialyse, ou encore s’il y avait la moindre contre-indication au traitement par BRILINTA.
L’étude THEMIS a été menée pendant une période allant jusqu’à 57 mois et la durée moyenne (médiane) d’exposition à BRILINTA a été de 29,2 mois (33,2 mois). Au total, 7322 (76,6 %) patients ont été exposés à BRILINTA pendant 12 mois, 6421 (67,2 %), pendant 24 mois et 4107 (43 %), pendant 36 mois. À 48 mois, 1175 patients (12,3 %) étaient exposés à BRILINTA. Les patients ont été suivis jusqu’à la fin de l’étude, même s’ils avaient cessé de prendre le médicament à l’étude.
Résultats de l’étude
Dans la population totale de l’étude THEMIS, comparativement à l’AAS seul, BRILINTA deux fois par jour en association avec l’AAS a prévenu des événements athérothrombotiques (critère composé : décès d’origine CV, IM et AVC); le RRI était de 0,90 (IC à 95 % : de 0,81 à 0,99; p = 0,0378), ce qui correspond à une réduction du risque relatif (RRR) de 10 % et à une réduction du risque absolu (RRA) de 0,73 % (nombre de patients à traiter [NPT] de 138 après 36 mois de traitement). L’effet était attribuable à deux composants individuels, soit l’IM (RRI de 0,84; IC à 95 % : de 0,71 à 0,98) et l’AVC (RRI de 0,82; IC à 95 % : de 0,67 à 0,99), aucune différence n’ayant été constatée dans les décès d’origine CV (RRI de 1,02; IC à 95 % : de 0,88 à 1,18). Pour ce qui est des critères d’évaluation secondaires ne faisant pas partie du critère d’évaluation composé principal, BRILINTA a réduit le nombre d’AVC ischémiques (RRI de 0,80; IC à 95 % : de 0,64 à 0,99), sans toutefois entraîner de différence dans les décès toutes causes confondues (RRI de 0,98; IC à 95 % : de 0,87 à 1,10). Le profil avantages-risques de BRILINTA dans l’ensemble de la population de l’étude THEMIS n’a pas été jugé favorable à l’utilisation de BRILINTA et, par conséquent, une indication pour l’ensemble de la population de l’étude n’a pas été accordée (voir 1 Indications et 7 Mises en garde et précautions).
Chez les patients de l’étude THEMIS ayant des antécédents d’ICP, un sous-groupe prédéfini correspondant à 58 % de la population totale de l’étude, le traitement par BRILINTA en association avec l’AAS, comparativement à l’AAS seul, a permis de prévenir des événements athérothrombotiques (critère d’évaluation composé des décès d’origine CV, des IM et des AVC) (voir le tableau 18). Le traitement par BRILINTA a entraîné une RRR de 15 %, une RRA de 1,19 % (NPT de 84 après 36 mois de traitement) et un profil avantages-risques plus favorable que dans la population totale de l’étude THEMIS. Encore une fois, les bienfaits du traitement étaient attribuables à deux composants du critère d’évaluation, les IM et les AVC.
Au départ, les caractéristiques des patients du sous-groupe ayant des antécédents d’ICP étaient comparables dans les deux groupes de traitement.
Tableau 18 – Analyses des critères d’évaluation de l’efficacité principal et secondaires dans le sous-groupe de patients de l’étude THEMIS ayant des antécédents d’ICP (ensemble d’analyse intégral)
| Patients ayant subi des | RRR (%) | RRI (IC à 95 %) | Valeur pa | |||||
| événements | ||||||||
| BRILINTA | AAS seul n = 5596 | |||||||
| 2 f.p.j. + | ||||||||
| AAS | ||||||||
| n = 5558 | ||||||||
| Critère d’évaluation principal | ||||||||
| Critère mixte composé des décès d’origine CV/IM/AVC | 404 (7,3 %) | 480 (8,6 %) | 15 % | 0,85 (0,74; 0,97) | 0,0133 | |||
| Décès d’origine cardiovasculaire | 174 (3,1 %) | 183 (3,3 %) | 4 % | 0,96 (0,78; 1,18) | 0,6803 | |||
| IM | 171 (3,1 %) | 216 (3,9 %) | 20 % | 0,80 (0,65; 0,97) | 0,0266 | |||
| AVC | 96 (1,7 %) | 131 (2,3 %) | 26 % | 0,74 (0,57; 0,96) | 0,0243 | |||
| Critères d’évaluation secondaires | ||||||||
| Décès d’origine cardiovasculaire | 174 (3,1 %) | 183 (3,3 %) | 4 % | 0,96 (0,78; 1,18) | - | |||
| IM | 171 (3,1 %) | 216 (3,9 %) | 20 % | 0,80 (0,65; 0,97) | - | |||
| AVC ischémique | 88 (1,6 %) | 113 (2,0 %) | 21 % | 0,79 (0,59; 1,04) | - | |||
| Décès toutes causes confonduesb | 282 (5,1 %) | 323 (5,8 %) | 12 % | 0,88 (0,75; 1,03) | - | |||
Les rapports des risques instantanés et les valeurs p sont calculés pour l’association de BRILINTA deux fois par jour + AAS par rapport à l’AAS seul à l’aide d’un modèle des risques proportionnels de Cox dans lequel le traitement est la seule variable explicative.
Le nombre de premiers événements pour les composants décès d’origine CV, IM et AVC est le nombre réel de premiers événements de chaque composant et ne correspond pas au nombre total d’événements du critère mixte.
AVC = accident vasculaire cérébral; CV = cardiovasculaire; IC = intervalle de confiance; IM = infarctus du myocarde; N = nombre de patients dans le groupe de traitement; RRI = rapport des risques instantanés; RRR = réduction du risque relatif.
a Les valeurs p sont nominales.
b Comprend les décès recensés à partir des données d’état civil accessibles au public pour les patients qui ont retiré leur consentement.
Chez les patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP, le traitement par BRILINTA doit être poursuivi aussi longtemps qu’ils sont exposés à un risque élevé d’événements athérothrombotiques et à un risque faible d’hémorragie, et pendant trois ans au maximum. Les données sur l’efficacité et l’innocuité sont insuffisantes pour dire si les avantages de BRILINTA l’emportent encore sur les risques après trois ans d’un traitement prolongé (voir 4 Posologie et administration).
Figure 7 – Graphique de Kaplan-Meier et analyse du critère d’évaluation principal composé des décès d’origine CV, des IM et des AVC chez les patients de l’étude THEMIS ayant des antécédents d’ICP (ensemble d’analyse intégral)
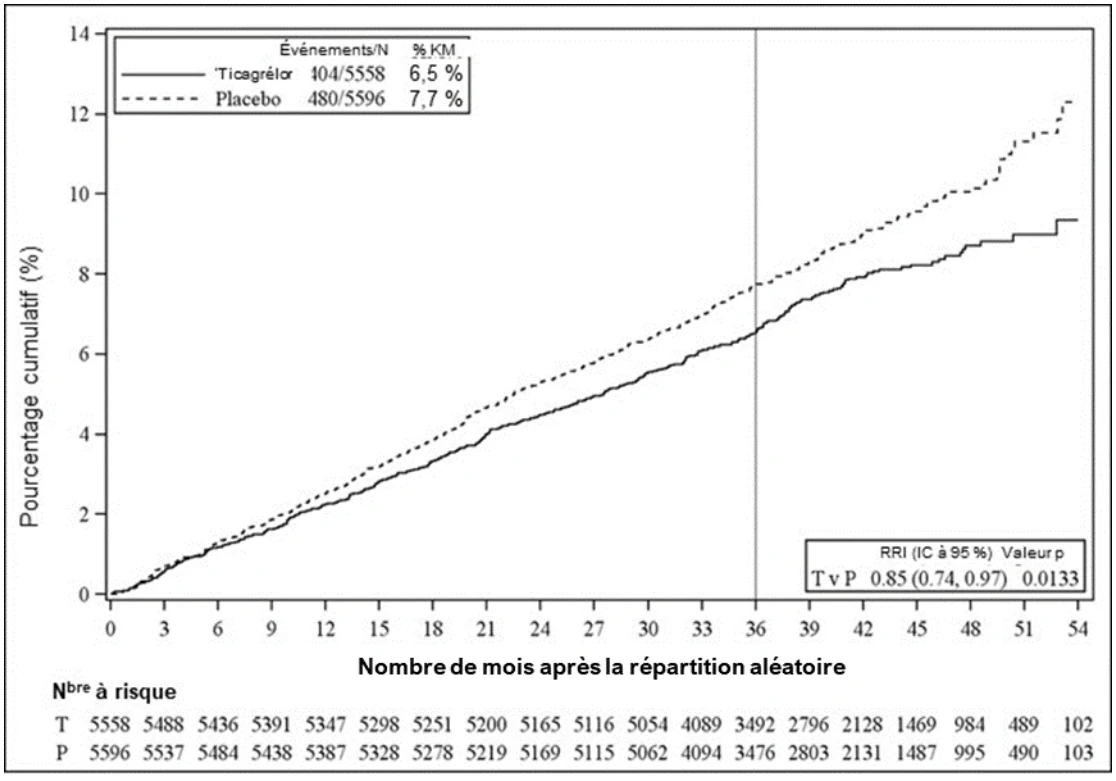
L’effet thérapeutique de BRILINTA chez les patients de l’étude THEMIS ayant des antécédents d’ICP et répartis en sous-groupes selon des caractéristiques telles que le poids, le sexe, les antécédents médicaux et la région géographique est présenté à la figure 8.
Figure 8 – Rapport des risques instantanés et taux des événements du critère clinique principal composé des décès d’origine CV, des IM et des AVC dans les sous-groupes de patients de l’étude THEMIS ayant des antécédents d’ICP (ensemble d’analyse intégral)
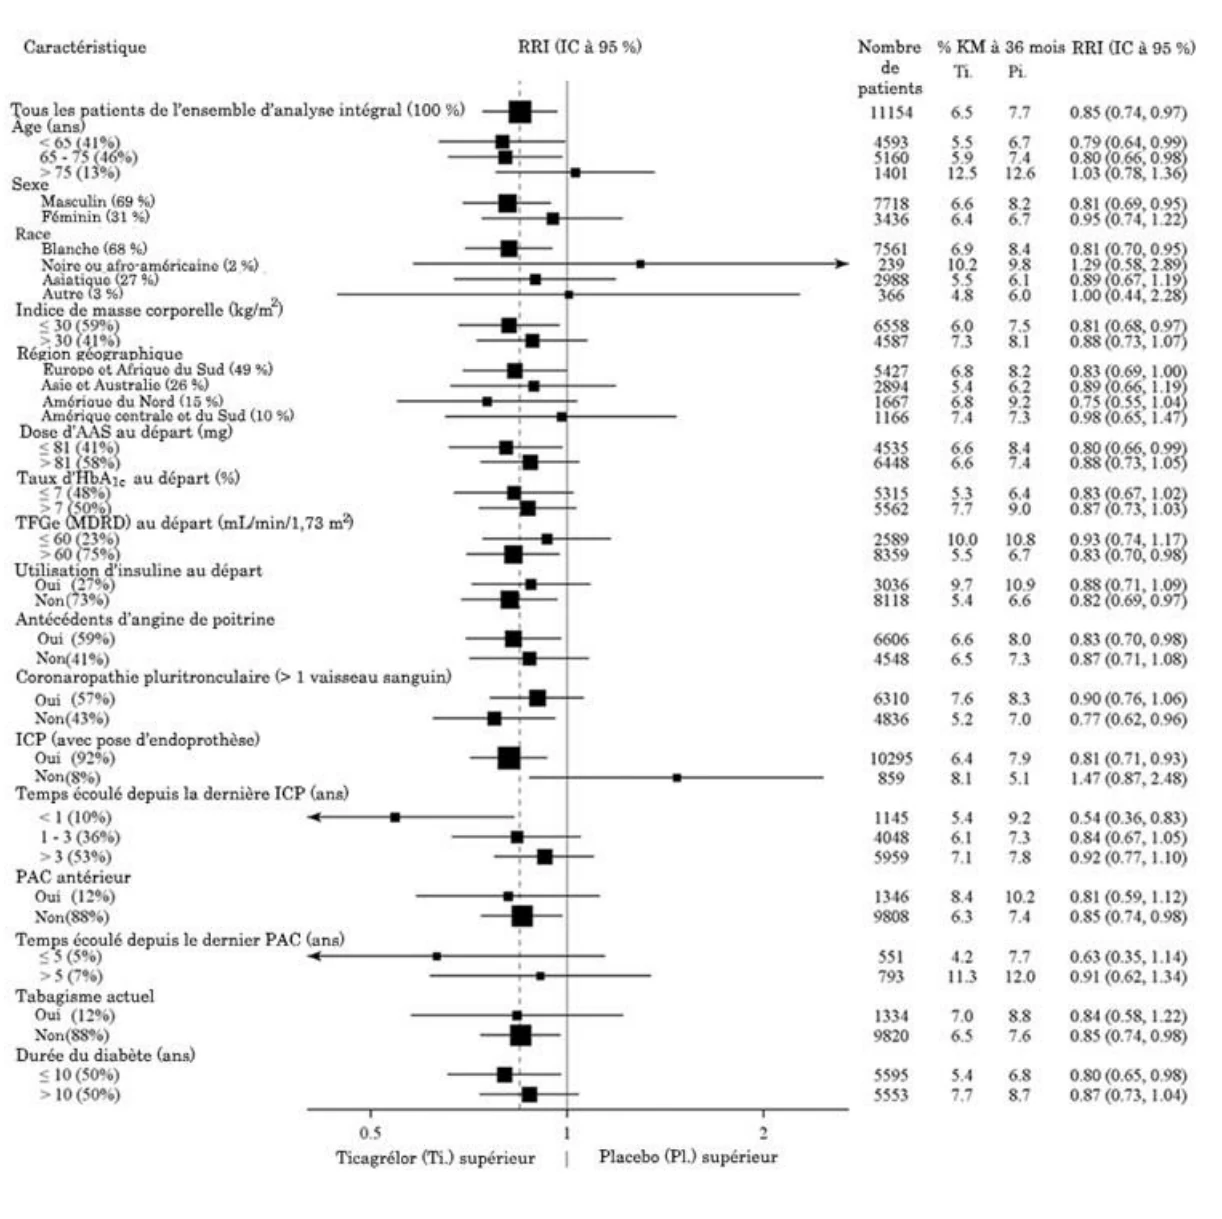
16 Toxicologie non clinique
Toxicologie générale
Toxicité aiguë : La toxicité aiguë du ticagrélor est considérée comme faible. Les résultats des études sur l’administration d’une dose unique chez des souris CD-1 et des rats Sprague-Dawley montrent que le ticagrélor est bien toléré lorsqu’il est donné par gavage oral à des doses allant jusqu’à 2000 mg/kg (la dose maximale étudiée). Cette dose représente environ 550 fois la dose quotidienne recommandée chez l’humain en mg/kg.
Toxicité chronique : Des études sur des doses répétées ont été réalisées chez des souris, des rats et des marmousets. Dans les études sur des doses répétées, il y avait des observations concordantes entre les espèces, principalement au niveau du tube digestif, mais elles ne concordaient pas en ce qui a trait au siège, à la gravité et au type d’observations. Des indications d’hémorragies subcliniques ont également été observées dans différentes espèces.
Chez les rongeurs, une augmentation du poids du foie a été observée à l’emploi de doses élevées. Chez les rats, cette hausse s’est accompagnée d’une hypertrophie centrolobulaire et de l’induction des enzymes hépatiques du cytochrome P450, mais cette hypertrophie était réversible à l’arrêt du traitement.
Dans les études sur des doses répétées chez les rongeurs, les plus fortes doses ont été associées à une augmentation du poids des surrénales réversible à l’arrêt du traitement.
Les voies de biotransformation du ticagrélor se sont révélées qualitativement semblables dans diverses espèces, et aucun métabolite propre aux humains n’a été détecté.
Génotoxicité : Le ticagrélor et son métabolite actif, l’AR-C124910XX, n’ont montré aucun potentiel génotoxique dans les essais bactériens, l’essai in vitro sur la lignée cellulaire de lymphome de souris L5178Y TK+/- 3.7.2C et l’épreuve du micronoyau in vivo sur de la moelle osseuse de rat. Le métabolite actif, l’AR-C124910XX, n’a présenté aucune génotoxicité dans les mêmes essais in vitro.
Cancérogénicité : Aucune tumeur liée à l’utilisation du ticagrélor n’a été observée au cours d’une étude de 2 ans chez la souris à des doses administrées par voie orale allant jusqu’à 250 mg/kg/jour (> 18 fois l’exposition thérapeutique maximale chez l’humain). Aucune augmentation du nombre de tumeurs n’a été observée chez des rats mâles soumis à des doses orales allant jusqu’à 120 mg/kg/jour (> 15 fois l’exposition thérapeutique maximale chez l’humain). Une augmentation des adénocarcinomes utérins et des adénomes et des adénocarcinomes hépatocellulaires ainsi qu’une diminution des adénomes hypophysaires et des fibroadénomes mammaires ont été observées chez des rates exposées uniquement à de fortes doses (> 25 fois l’exposition thérapeutique maximale chez l’humain). Aucun changement n’a été observé dans la fréquence de chacune des tumeurs à la dose de 60 mg/kg/jour (8 fois l’exposition thérapeutique maximale chez l’humain). Lorsque les tumeurs du stroma et des cordons sexuels de l’ovaire ont été groupées, une augmentation modeste, mais statistiquement significative (méthode de Peto) a été observée chez les rates traitées à faible et à forte dose, mais non chez les femelles traitées à dose intermédiaire. Un effet lié au traitement sur l’ensemble des tumeurs du stroma et des cordons sexuels de l’ovaire est incertain en raison des faibles fréquences observées, mais ne peut être complètement exclu. Chez les femelles traitées par de faibles doses, l’exposition plasmatique était 1,5 fois plus importante que l’exposition thérapeutique chez l’humain. Il s’est avéré que les tumeurs utérines observées
uniquement chez la rate résultaient d’un effet endocrinien non génotoxique du déséquilibre hormonal provoqué par l’inhibition de la sécrétion de prolactine chez les rates qui avaient reçu des doses élevées de ticagrélor. Ce mécanisme de formation des tumeurs utérines observé chez la rate n’est pas transposable chez l’humain. Les tumeurs bénignes du foie sont considérées comme probablement liées à la réponse pléiotropique qui comprend une hausse du poids hépatique, une hypertrophie hépatocellulaire et l’induction des enzymes microsomales.
Toxicologie pour la reproduction et le développement : Le ticagrélor s’est révélé sans effet sur la fécondité de rats femelles à des doses orales allant jusqu’à 200 mg/kg/jour (environ 20 fois l’exposition thérapeutique maximale chez l’humain) et sans effet sur la fécondité de rats mâles à des doses allant jusqu’à 180 mg/kg/jour (15,7 fois l’exposition thérapeutique maximale chez l’humain).
L’administration de ticagrélor durant l’organogenèse n’a eu aucun effet sur le développement fœtal à des doses orales allant jusqu’à 100 mg/kg/jour chez le rat (5,1 fois l’exposition thérapeutique maximale chez l’humain) et jusqu’à 42 mg/kg/jour chez le lapin (équivalant à l’exposition thérapeutique maximale chez l’humain). Des effets considérés comme des variations ou des retards du développement ont été observés chez des fœtus de rates qui avaient reçu 300 mg/kg (baisse du poids corporel, 27 arcs vertébraux prépelviens, 14es côtes supplémentaires et ossification incomplète de divers éléments squelettiques), et ces effets pourraient avoir résulté d’une toxicité maternelle; des retards du développement fœtal ont également été constatés chez des lapins qui avaient reçu 63 mg/kg (fréquence accrue de contenu limpide de la vésicule biliaire, ossification incomplète de l’os hyoïde et du pubis, ossification incomplète d’un ou de plusieurs éléments squelettiques), dose à laquelle il n’y avait pas de toxicité maternelle manifeste.
Le ticagrélor n’a eu aucun effet sur la parturition ou le développement postnatal chez le rat à des doses allant jusqu’à 60 mg/kg/jour (4,6 fois l’exposition thérapeutique maximale chez l’humain). Cependant, à la dose de 180 mg/kg, on a noté de la toxicité chez les mères (gain de poids corporel moindre et baisse de la consommation de nourriture) et durant le développement des petits (réduction de la viabilité postnatale, réduction du poids à la naissance, retard de croissance et retard du développement physique).