


Monographie de produit - Epoprostenol for Injection
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
L’époprosténol sodique, aussi appelé prostacycline, PGI2 ou PGX, un métabolite de l’acide arachidonique, est une prostaglandine naturelle. Les deux principales actions pharmacologiques de l’époprosténol sont : 1) la vasodilatation directe des lits vasculaires artériels pulmonaire et général, et 2) l’inhibition de l’agrégation plaquettaire. Chez l’animal, les effets vasodilatateurs de l’époprosténol diminuent la postcharge ventriculaire droite et gauche et augmentent les débits cardiaque et systolique. L’effet de l’époprosténol sur la fréquence cardiaque chez l’animal varie selon la dose. À de faibles doses, on note une bradycardie à médiation vagale tandis qu’aux doses plus élevées, l’époprosténol provoque une tachycardie réflexe en réaction à la vasodilatation directe et à l’hypotension. Aucun effet important n’a été constaté sur la conduction cardiaque. Les autres effets pharmacologiques de l’époprosténol chez l’animal comprennent la bronchodilatation, l’inhibition de la sécrétion d’acide gastrique et le ralentissement de la vidange gastrique.
Pharmacocinétique
Absorption et distribution : L’époprosténol est rapidement hydrolysé à pH neutre dans le sang et est également soumis à une dégradation enzymatique. Il n’existe aucun dosage chimique suffisamment sensible et spécifique permettant d’évaluer les propriétés pharmacocinétiques in vivo de l’époprosténol chez l’humain. Des études menées chez l’animal au moyen d’époprosténol marqué au tritium ont révélé une clairance élevée (93 mL/min/kg), un faible volume de distribution (357 mL/kg) et une brève demi-vie (2,7 minutes). Pendant les perfusions chez l’animal, les concentrations plasmatiques à l’état d’équilibre de l’époprosténol marqué au tritium ont été atteintes en 15 minutes et elles étaient proportionnelles aux vitesses de perfusion.
Métabolisme : De l’époprosténol marqué au tritium a été administré à des humains dans le but de déterminer les produits de son métabolisme. L’époprosténol est métabolisé en 6-céto-PGF1α (formé par dégradation spontanée) et en 6,15-dicéto-13,14-dihydro-PGF1α (formé par action enzymatique), deux métabolites exerçant une action pharmacologique d’intensité inférieure à celle de l’époprosténol dans les expériences effectuées chez l’animal. Sur une période d’une semaine, on a décelé dans l’urine et les fèces 82 % et 4 % de la dose radiomarquée administrée, respectivement. Quatorze métabolites mineurs ont également été isolés de l’urine, ce qui indique que l’époprosténol est largement métabolisé chez l’humain.
Élimination : La demi-vie in vitro de l’époprosténol dans le sang humain à 37 °C et à un pH de
7,4 est d’environ 6 minutes; la demi-vie in vivo de l’époprosténol chez l’humain ne devrait par conséquent pas dépasser 6 minutes. La demi-vie pharmacologique in vitro de l’époprosténol dans le plasma humain, selon l’inhibition de l’agrégation plaquettaire, est de 10,6 minutes chez l’homme (N = 954) et de 10,8 minutes chez la femme (N = 1 024).
Pharmacodynamique
Effets hémodynamiques à court terme d’époprosténol sur l'hypertension artérielle pulmonaire (HTAP) : Les perfusions intraveineuses à court terme d’époprosténol d’une durée maximale de 15 minutes chez des patients souffrant d’HTAP idiopathique ou héréditaire ou d’HTAP causée par une maladie associée à la sclérodermie (MAS) provoquent des augmentations proportionnelles à la dose de l’index cardiaque (IC) et du débit systolique (DS), ainsi que des diminutions, également fonction de la dose, de la résistance vasculaire pulmonaire (RVP), de la résistance pulmonaire totale (RPT) et de la pression artérielle générale moyenne (PAGm). Les effets de l’injection d’éoprosténol sur la pression artérielle pulmonaire moyenne (PAPm) ont été variables et mineurs.
Effets hémodynamiques à long terme d’époprosténol sur l'HTAP idiopathique ou héréditaire : En général, les effets hémodynamiques du traitement à long terme étaient semblables à ceux du traitement à court terme. L’IC, le DS et le taux de saturation du sang artériel en oxygène ont été augmentés tandis que la PAPm, la pression auriculaire droite (PAD), la RPT ainsi que la résistance vasculaire générale (RVG) ont été réduites chez les patients qui ont reçu de l’époprosténol en traitement continu comparativement à ceux qui ne le recevaient pas.
Le taux de survie s’est amélioré chez les patients souffrant d’HTAP idiopathique ou héréditaire de classe fonctionnelle III ou IV de la New York Heart Association (NYHA) et qui ont reçu de l’époprosténol pendant 12 semaines dans le cadre d’une étude contrôlée, multicentrique, ouverte, avec groupes parallèles et répartition aléatoire. À la fin de la période thérapeutique, 8 des
40 patients recevant le traitement standard seul étaient décédés, alors qu’aucun des 41 patients recevant de l’époprosténol n’est décédé (p = 0,003).
Le tableau 1 indique les modifications des paramètres hémodynamiques liées au médicament chez ces patients au bout de 8 ou 12 semaines de traitement.
Tableau 1 : Paramètres hémodynamiques pendant de l’administration à long terme d’Époprosténol chez des patients atteints d’HTAP idiopathique ou héréditaire
Paramètres hémodynamiques | Valeurs initiales | Variation moyenne observée à la fin du traitement par rapport aux valeurs initiales* | ||
Époprosténol sodique (n = 52) | Traitement classique (n = 54) | Époprosténol sodique (n = 48) | Traitement classique (n = 41) | |
| IC (L/min/m2) | 2,0 | 2,0 | 0,3** | -0,1 |
| PAPm (mm Hg) | 60 | 60 | -5** | 1 |
| RVP (U Wood) | 16 | 17 | -4** | 1 |
| PAGm (mm Hg) | 89 | 91 | -4 | -3 |
Paramètres hémodynamiques | Valeurs initiales | Variation moyenne observée à la fin du traitement par rapport aux valeurs initiales* | ||
Époprosténol sodique (n = 52) | Traitement classique (n = 54) | Époprosténol sodique (n = 48) | Traitement classique (n = 41) | |
| DS (mL/battement) | 44 | 43 | 6** | -1 |
| RPT (U Wood) | 20 | 21 | -5** | 1 |
* À 8 semaines : Injection d’époprosténol n = 10; traitement classique n = 11 (<n> est le nombre de patients dont on connaît la valeur des paramètres hémodynamiques).
À 12 semaines : Injection d’époprosténol n = 38; traitement classique n = 30 (<n> est le nombre de patients dont on connaît la valeur des paramètres hémodynamiques).
** Indique une différence statistiquement significative entre le groupe recevant d’injection d’époprosténol et le groupe recevant un traitement classique.
IC = index cardiaque; PAPm = pression artérielle pulmonaire moyenne; RVP = résistance vasculaire pulmonaire; PAGm = pression artérielle générale moyenne; DS = débit systolique; RPT = résistance pulmonaire totale
Effets hémodynamiques d’époprosténol administré en perfusion à long terme sur l'HTAP causée par une maladie associée à la sclérodermie : L'administration à long terme d’époprosténol en perfusion continue chez des patients atteints d'HTAP causée par une MAS a fait l'objet d'un essai prospectif, ouvert, avec répartition aléatoire de 12 semaines, dans le cadre duquel on a comparé l'association d’époprosténol et du traitement classique à ce dernier utilisé seul. À l’exception de cinq patients faisant partie de la classe fonctionnelle II de la NYHA, tous les patients faisaient partie des classes fonctionnelles III ou IV. Les patients avaient essentiellement des manifestations vasculaires pulmonaires d’une collagénose, accompagnée de signes minimes de pneumopathie interstitielle et d'une capacité pulmonaire totale supérieure à
60 % de la valeur théorique. La posologie d’époprosténol a été établie tel qu’il est indiqué dans la section POSOLOGIE ET ADMINISTRATION. À la fin de l'étude, elle consistait, en moyenne, à administrer 11,2 ng/kg/min du médicament. Les traitements classiques différaient selon les patients : deux tiers d'entre eux ont reçu de l'oxygène et des diurétiques, 40 %, des vasodilatateurs par voie orale et un tiers, de la digoxine. On a observé une augmentation statistiquement significative de l'index cardiaque (IC), ainsi qu'une diminution statistiquement significative de la PAPm de la PAD, de la RVP et de la PAGm, chez les patients recevant d’injection d’époprosténol à long terme, comparativement à ceux qui n'en ont pas reçu. Le tableau 2 présente les variations des paramètres hémodynamiques liées au médicament observées chez ces patients au bout de 12 semaines de traitement.
Tableau 2 : Paramètres hémodynamiques pendant l'administration à long terme d’Époprosténol chez des patients atteints d'HTAP causée par une MAS
Paramètres hémodyna- miques. | Valeurs initiales | Variation moyenne par rapport aux valeurs initiales, à la 12e semaine. | |||||||||
Injection d’Époprosténol (n = 56) | Traitement Classique (n = 55) | Injection d’Époprosténol (n = 50) | Traitement Classique (n = 48) | ||||||||
PAPm (mmHg) | 51 | 49 | -5* | 1 | |||||||
PAD (mm Hg) | 13 | 11 | -1* | 1 | |||||||
RVP (U Wood) | 14 | 11 | -5* | 1 | |||||||
PAGm (mm Hg) | 93 | 89 | -8* | -1 | |||||||
* Indique une différence statistiquement significative entre le groupe recevant l’injection d’époprosténol et le groupe recevant un traitement classique. (<n> est le nombre de patients dont on connaît la valeur des paramètres hémodynamiques).
IC = index cardiaque; PAPm = pression artérielle pulmonaire moyenne; PAD = pression auriculaire droite; RVP = résistance vasculaire pulmonaire; PAGm = pression artérielle générale moyenne
Effets sur le plan clinique : Une amélioration statistiquement significative de la capacité à l'effort, mesurée à la suite d'une marche de 6 minutes, a été observée chez les patients recevant d’époprosténol en perfusion intraveineuse continue et un traitement classique, pendant
12 semaines, comparativement aux patients recevant uniquement un traitement classique. Les améliorations se sont manifestées dès la première semaine de traitement. Les augmentations de la capacité à l'effort ont été accompagnées par une atténuation statistiquement significative des symptômes de dyspnée et de fatigue, lesquels ont été évalués par le Borg Dyspnea Index et le Dyspnea Fatigue Index. À la 12e semaine, 21 des 51 patients (41 %) traités par injection d’époprosténol avaient démontré une amélioration de leur état selon les classes fonctionnelles de la NYHA, comparativement à aucun des 48 patients recevant uniquement un traitement classique.
Aucune différence statistique de la survie n'a été observée en 12 semaines chez les patients atteints d'HTAPS traités par l’injection d’époprosténol. À la fin du traitement, 4 des 56 patients (7 %) ayant reçu l’injection d’époprosténol sont décédés, contre 5 des 55 patients (9 %) recevant un traitement classique.
INDICATIONS ET UTILISATION CLINIQUE
Époprosténol pour injection (époprosténol sodique) est indiqué dans le traitement intraveineux à long terme de l’hypertension artérielle pulmonaire (HTAP) idiopathique ou héréditaire ou une maladie des tissus conjonctifs chez les patients présentant des symptômes des classes fonctionnelles III et IV de l’OMS qui ont mal répondu à un traitement classique.
Avant de commencer le traitement, il importe de soupeser les avantages escomptés d’Époprosténol pour injection en fonction des risques associés à l’utilisation du médicament et à la présence d’un cathéter veineux central à demeure.
Époprosténol pour injection ne doit être utilisé que par des médecins expérimentés dans le diagnostic et le traitement de l’HTAP idiopathique ou héréditaire ou de l’HTAP associée à une maladie des tissus conjonctifs doit être soigneusement établi à l’aide d’épreuves cliniques standard.
CONTRE-INDICATIONS
L’administration à long terme d’Époprosténol pour injection (époprosténol sodique) à des patients souffrant d’une insuffisance cardiaque congestive due à un dysfonctionnement systolique ventriculaire gauche sévère est contre-indiquée. Au terme d’une analyse provisoire réalisée chez 471 patients, on a interrompu un essai clinique d’envergure visant à évaluer l’effet de l’époprosténol sur la survie des patients de classe fonctionnelle III ou IV de la NYHA souffrant d’une insuffisance cardiaque congestive due à un dysfonctionnement systolique ventriculaire gauche sévère. Selon cette analyse, le taux de mortalité était plus élevé chez les patients recevant de l’époprosténol associé à un traitement classique que chez les patients recevant uniquement un traitement classique.
Époprosténol pour injection est également contre-indiqué chez les patients présentant une hypersensibilité connue ou soupçonnée au médicament ou à l’un de ses excipients ou encore aux composés d’une structure apparentée.
Époprosténol pour injection ne doit pas être administré à long terme chez les patients qui manifestent un œdème pulmonaire à l’instauration du traitement.
MISES EN GARDE
Époprosténol pour injection (époprosténol sodique) doit absolument être reconstitué selon les directives au moyen du DILUANT STÉRILE spécifique pour Époprosténol pour injection. Époprosténol pour injection ne doit jamais être reconstitué ni mélangé avec d’autres médicaments ou solutions à usage parentéral avant ou durant l’administration.
Époprosténol pour injection ne doit pas être administré par bolus (voir EFFETS INDÉSIRABLES, Effets indésirables pendant la phase d'augmentation de la dose).
Arrêt brusque du traitement : L’arrêt brusque du traitement (y compris les interruptions de l’administration du médicament) ou des réductions importantes et soudaines de la dose d’époprosténol peuvent provoquer des symptômes associés à l’HTAP de rebond, tels que la dyspnée, les étourdissements et l’asthénie, et peuvent entraîner la mort. Lors d’essais cliniques, il y a eu de rares cas de décès jugés imputables à l’interruption du traitement par l’époprosténol. L’arrêt brusque du traitement doit donc être évité, sauf dans les situations où la vie du patient est menacée (p. ex., inconscience, collapsus, etc.).
Œdème pulmonaire : Une minorité de patients souffrent d’HTAP associée à une pneumopathie veino-occlusive. Certains de ces patients ont souffert d’un œdème pulmonaire à l'instauration du traitement. Si l’œdème pulmonaire survient dans les heures ou les jours qui suivent le début de la perfusion d’époprosténol, on doit envisager un diagnostic de pneumopathie veino-occlusive. Dans de tels cas, on doit envisager la cessation du traitement à l’aide d’époprosténol. Une diminution progressive des doses doit précéder l'arrêt du traitement.
Époprosténol ne doit pas être administré à long terme chez les patients qui manifestent un œdème pulmonaire à l'instauration du traitement.
Septicémie : La septicémie ou sepsie, risque connu associé à la présence d’un cathéter veineux central à demeure, exige l’accès immédiat à des soins médicaux spécialisés. (Voir EFFETS INDÉSIRABLES, Effets indésirables attribuables au système d’administration du médicament).
PRÉCAUTIONS
Époprosténol pour injection (époprosténol sodique) est un puissant vasodilatateur pulmonaire et général. Les effets cardiovasculaires qui surviennent durant la perfusion disparaissent dans les 30 minutes suivant l’administration. L'instauration du traitement par l’époprosténol doit absolument être effectuée en milieu hospitalier par du personnel qualifié et à l’aide d’équipement adéquat permettant d’assurer la surveillance des paramètres physiologiques des patients et l’administration de soins d’urgence.
Comme l’époprosténol est un inhibiteur puissant de l’agrégation plaquettaire, un risque accru de complications hémorragiques doit être envisagé, particulièrement chez les patients qui présentent d’autres facteurs de risque de saignement (voir Risque de saignement et Interactions médicamenteuses).
En raison du pH élevé de la solution reconstituée, on doit prendre soin d’éviter l’extravasation durant l’administration et le risque associé de lésions tissulaires.
Au début de la période d’administration à long terme, le patient doit se soumettre à un programme éducatif approfondi.
En raison du risque de complications associées au système d’administration du médicament, des soins médicaux doivent être immédiatement accessibles pendant le traitement à long terme.
L’époprosténol est administré par perfusion continue à l’aide d’un cathéter veineux central à demeure et d’une petite pompe à perfusion portative. Par conséquent, le traitement par l’époprosténol suppose l’engagement du patient à reconstituer le médicament, à l’administrer, à prendre soin du cathéter veineux central à demeure, ainsi que l’accès en tout temps à un programme d’éducation complet. Il faut s’astreindre aux techniques d’asepsie pour la préparation du médicament et l’entretien du cathéter. Il faut également savoir que même de brèves interruptions de l’administration de l’époprosténol peuvent provoquer une aggravation rapide des symptômes. Avant de décider de prendre l’époprosténol pour soigner l’HTAP, le patient doit comprendre qu’il est fort probable que le traitement doive être maintenu pendant de longues périodes, voire des années. De plus, on doit soigneusement évaluer l’aptitude du patient à accepter la présence d’un cathéter veineux à demeure et d’une pompe à perfusion et à en prendre soin.
Selon les essais cliniques, la réponse hémodynamique à l’époprosténol lors de l’administration à court terme ne concorde pas bien avec l’amélioration de la survie observée avec l’usage à long terme du médicament. La posologie d’entretien d’époprosténol doit être ajustée dès les premiers signes de récidive ou d’aggravation des symptômes d’HTAP, ou dès la survenue d’effets indésirables reliés au médicament (voir POSOLOGIE ET ADMINISTRATION). Au cours de l’administration et à la suite d’un ajustement posologique, la fréquence cardiaque et la tension artérielle en position debout et couchée doivent être surveillées étroitement pendant plusieurs heures.
Au cours du traitement permanent, les patients doivent éviter les situations qui favorisent une vasodilatation telles que les saunas, les bains chauds et les bains de soleil. Une hypotension sévère a été observée dans ces circonstances chez des patients traités à long terme par l’époprosténol en perfusion.
L’époprosténol a été associé à une augmentation de la fréquence de la bradycardie chez les patients souffrant d’HTAP et à des épisodes d’hypotension sévère, parfois mortels.
On a fait état de cas d’augmentation de la glycémie.
Si une hypotension excessive survient pendant l’administration d’époprosténol on doit réduire la dose ou cesser la perfusion. Le surdosage peut provoquer une hypotension grave, pouvant entraîner une perte de conscience (voir SURDOSAGE : SYMPTÔMES ET TRAITEMENT).
Le diluant stérile ne contient aucun agent de conservation; par conséquent un flacon ne doit être utilisé qu’une seule fois puis jeté.
Risque de saignement
Un traitement anticoagulant étant habituellement recommandé chez ces patients, les temps de prothrombine doivent être surveillés. La numération des plaquettes doit également être surveillée.
Interactions médicamenteuses
Des baisses additionnelles de la tension artérielle peuvent survenir lorsque l’époprosténol est administré conjointement avec des diurétiques, des antihypertenseurs ou d’autres vasodilatateurs. Époprosténol peut augmenter le risque d’hémorragie lorsque des AINS ou d’autres médicaments influant sur l’agrégation plaquettaire sont utilisés en concomitance. Dans les essais cliniques, époprosténol a été utilisé avec la digoxine, des diurétiques, des anticoagulants, des vasodilatateurs oraux et de l’oxygène d’appoint.
Les effets vasodilatateurs de l’époprosténol peuvent accroître l’action d’autres vasodilatateurs ou être accrus par l’emploi concomitant d’autres vasodilatateurs.
Lors d’une étude secondaire de pharmacocinétique menée chez des insuffisants cardiaques recevant du furosémide ou de la digoxine et chez lesquels on a amorcé un traitement par l’époprosténol, on a noté, le deuxième jour du traitement, une baisse de 13 % et de 15 % de la clairance apparente du furosémide (n = 23) et de la digoxine (n = 30), respectivement, pris par voie orale. La clairance est néanmoins revenue aux valeurs de départ avant le 87e jour de traitement. La variation de la valeur de la clairance du furosémide n’est probablement pas significative sur le plan clinique. Cependant, les patients sous digoxine pourraient présenter des hausses des concentrations de digoxine après l’instauration du traitement par l’époprosténol, ce qui pourrait être cliniquement significatif chez les patients prédisposés à la toxicité par la digoxine.
Fécondité
Les études menées chez l’animal n’ont révélé aucun effet nuisible sur la fécondité. Cependant, la pertinence de ces observations chez l’humain est inconnue (voir TOXICOLOGIE).
Grossesse
Aucune étude adéquate et bien contrôlée n’a été menée chez la femme enceinte. Les études menées chez l’animal n’ont révélé aucun effet nuisible sur la gestation, le développement embryo-foetal, la parturition ou le développement postnatal. Cependant, la pertinence de ces observations chez l’humain est inconnue (voir TOXICOLOGIE).
Travail et accouchement
L’administration d’époprosténol pendant le travail et l’accouchement par voie vaginale ou par césarienne n’a pas été étudiée chez l’humain.
Allaitement
On ne sait pas si l’époprosténol ou ses métabolites sont excrétés dans le lait maternel humain. Un risque pour l’enfant allaité ne peut être écarté. Cependant, comme de nombreux médicaments le sont, on doit envisager de cesser l’allaitement lorsque l’époprosténol est administré à des femmes qui allaitent ou de cesser le traitement par l’époprosténol en tenant compte des bienfaits de l’allaitement pour le nourrisson et du traitement pour la mère.
Enfants
L’innocuité et l’efficacité de l’époprosténol chez l’enfant n’ont pas été établies.
Personnes âgées
Les essais cliniques menés sur l’époprosténol ne comportaient pas un nombre suffisant de patients âgés de 65 ans ou plus pour que l’on puisse déterminer si la réponse dans ce groupe d’âge diffère de celle observée chez des patients plus jeunes. En général, la dose doit être déterminée soigneusement chez les patients âgés compte tenu des risques plus élevés d’atteinte hépatique, rénale ou cardiaque, de maladies concomitantes ou de la prise d’autres médicaments.
Capacité d’accomplir des tâches nécessitant du jugement et des aptitudes motrices ou cognitives
L’HTAP pulmonaire et son traitement peuvent amoindrir la capacité de conduire et de faire fonctionner des machines.
EFFETS INDÉSIRABLES
Pendant les essais cliniques, les effets indésirables ont été classés comme suit : 1) effets indésirables survenus pendant la phase d'augmentation de la dose; 2) effets indésirables survenus pendant le traitement à long terme; et 3) effets indésirables associés au système d’administration du médicament.
Effets indésirables survenus pendant la phase d'augmentation de la dose
Au cours des premiers essais cliniques, la dose d’époprosténol sodique était augmentée par paliers de 2 ng/kg/min jusqu’à ce que les patients manifestent une intolérance symptomatique. Les effets indésirables les plus courants et ceux ayant limité l’augmentation des doses étaient en général liés au principal effet pharmacologique de l’époprosténol, c’est-à-dire la vasodilatation. Le tableau 3 énumère par ordre décroissant de fréquence les effets indésirables signalés pendant la phase d'augmentation de la dose ainsi que le pourcentage des patients chez qui ces effets indésirables ont limité la dose. Les différences liées à l’âge (moins de 16 ans et 16 ans ou plus) dans la fréquence des effets indésirables sont présentées au tableau 4.
Tableau 3 : Effets indésirables survenus pendant la phase d'augmentation de la dose
Effets indésirables survenant chez ≥ 1 % des patients | Époprosténol sodique (n = 391) % de patients signalant un effet | Époprosténol sodique (n = 391) % de patients présentant un effet limitant la dose |
|---|---|---|
Bouffées vasomotrices Céphalée Nausées/vomissements Hypotension Anxiété, nervosité, agitation Douleurs thoraciques Étourdissements Bradycardie Douleurs abdominales Douleurs musculo-squelettiques Dyspnée Dorsalgie Sueurs Dyspepsie Hypoesthésie/paresthésie Tachycardie | 58 49 32 16 11 11 8 5 5 3 2 2 1 1 1 1 | 14 18 19 15 7 7 4 4 2 2 2 - ≤1 ≤1 ≤1 ≤1 |
Tableau 4 : Effets indésirables liés à l’âge survenus pendant la phase d'augmentation de la dose
| Effets indésirables | < 16 ans (n = 63) % de patients signalant un effet | ≥ 16 ans (n = 328) % de patients signalant un effet |
Bouffées vasomotrices Céphalée Nausées/vomissements Hypotension Anxiété, nervosité, agitation Douleurs thoraciques Étourdissements Bradycardie Douleurs abdominales | 14 8 40 14 21 0 2 6 6 | 66 57 30 16 9 13 9 5 5 |
Effets indésirables survenus pendant le traitement à long terme
L’interprétation des effets indésirables est compliquée par le fait que les manifestations cliniques de l’HTAP peuvent être similaires à certains des effets pharmacologiques de l’époprosténol (p. ex., étourdissements, syncope). Les effets indésirables probablement liés à la maladie sous-jacente comprennent la dyspnée, la fatigue, les douleurs thoraciques, l'œdème, l'hypoxie, l’insuffisance ventriculaire droite et la pâleur. Par ailleurs, plusieurs effets indésirables peuvent être franchement imputés à l’époprosténol, notamment la douleur maxillaire, les bouffées vasomotrices, la céphalée, la diarrhée, les nausées, les vomissements, les symptômes pseudo- grippaux, l’anxiété et la nervosité.
Effets indésirables survenus pendant le traitement à long terme de l’HTAP idiopathique ou héréditaire : Pour aider à distinguer les effets indésirables du médicament des manifestations de la maladie sous-jacente, le tableau 5 énumère les effets indésirables dont la fréquence a varié d’au moins
10 % entre les deux groupes de sujets lors d’essais contrôlés portant sur l’HTAP idiopathique ou héréditaire.
Tableau 5 : Effets indésirables (toutes causes), observés chez des patients atteints d'HTAP idiopathique ou héréditaire, dont la fréquence a varié d’une valeur égale ou supérieure à 10 % pendant l’administration à long terme entre le groupe d’époprosténol sodique et le groupe de traitement classique seul lors d’essais contrôlés
| Effets indésirables | Époprosténol sodique (n = 52) % de patients | Traitement classiquea (n = 54) % de patients | ||
| Effets plus fréquents avec époprosténol sodique | ||||
| Général | ||||
| Frissons/fièvre/septicémie/symptômes pseudo-grippaux | 25 | 11 | ||
| Cardiovasculaires | ||||
| Tachycardie | 35 | 24 | ||
| Bouffées vasomotrices | 42 | 2 | ||
| Gastro-intestinaux | ||||
| Diarrhée | 37 | 6 | ||
| Nausées/vomissements | 67 | 48 | ||
| Musculo-squelettiques | ||||
| Douleur maxillaire | 54 | 0 | ||
| Myalgie | 44 | 31 | ||
| Douleur musculo-squelettique non spécifique | 35 | 15 | ||
| Neurologiques | ||||
| Anxiété/nervosité/tremblements | 21 | 9 | ||
| Étourdissements | 83 | 70 | ||
| Céphalées | 83 | 33 | ||
| Hypoesthésie, hyperesthésie, paresthésie | 12 | 2 | ||
| Effets plus fréquents avec le traitement classique | ||||
| Cardiovasculaires | ||||
| Insuffisance cardiaque | 31 | 52 | ||
| Syncope | 13 | 24 | ||
| Choc | 0 | 13 | ||
| Respiratoires | ||||
| Hypoxie | 25 | 37 | ||
a Le traitement classique variait selon les patients et comprenait une ou toutes les classes de médicaments suivantes : anticoagulants, oxygène d’appoint, diurétiques, vasodilatateurs à prise orale et digoxine.
Des cas de thrombocytopénie, de sécheresse buccale, de lassitude, de serrements de poitrine et de saignement à divers sites (p. ex., pulmonaire, gastro-intestinal, épistaxis, intracrânien, postinterventionnel, rétropéritonéal) ont été signalés lors d’essais cliniques non contrôlés et de l’utilisation post-commercialisation chez des patients recevant l’époprosténol.
Le tableau 6 présente d’autres effets indésirables signalés par des patients souffrant d’HTAP idiopathique ou héréditaire et recevant soit l’époprosténol jumelé à un traitement classique, soit un traitement classique seul au cours des essais cliniques contrôlés; il s’agit d’effets pour lesquels la différence de fréquence entre les groupes thérapeutiques était inférieure à 10 %.
Tableau 6 : Effets indésirables (toutes causes) dont la fréquence a varié de moins de 10 % pendant l’administration à long terme entre le groupe d’époprosténol sodique et le groupe de traitement classique seul lors d’essais contrôlés
| Effets indésirables | Époprosténol sodique (n = 52) % de patients | Traitement classique (n = 54) % de patients | ||
|---|---|---|---|---|
| Général | ||||
| Asthénie | 87 | 81 | ||
| Cardiovasculaires | ||||
| Angor | 19 | 20 | ||
| Arythmie | 27 | 20 | ||
| Bradycardie | 15 | 9 | ||
| Tachycardie supraventriculaire | 8 | 0 | ||
| Pâleur | 21 | 30 | ||
| Cyanose | 31 | 39 | ||
| Palpitations | 63 | 61 | ||
| Accident vasculaire cérébral | 4 | 0 | ||
| Hypotension | 27 | 31 | ||
| Ischémie myocardique | 2 | 6 | ||
| Gastro-intestinaux | ||||
| Douleur abdominale | 27 | 31 | ||
| Anorexie | 25 | 30 | ||
| Ascite | 12 | 17 | ||
| Constipation | 6 | 2 | ||
| Métaboliques | ||||
| Œdème | 60 | 63 | ||
| Hypokaliémie | 6 | 4 | ||
| Perte pondérale | 27 | 24 | ||
| Gain pondéral | 6 | 4 | ||
| Musculo-squelettiques | ||||
| Arthralgie | 6 | 0 | ||
| Douleur osseuse | 0 | 4 | ||
| Douleur thoracique | 67 | 65 | ||
| Neurologiques | ||||
| Confusion | 6 | 11 | ||
| Convulsions | 4 | 0 | ||
| Dépression | 37 | 44 | ||
| Insomnie | 4 | 4 | ||
| Respiratoires | ||||
| Accentuation de la toux | 38 | 46 | ||
| Dyspnée | 90 | 85 | ||
| Épistaxis | 4 | 2 | ||
| Épanchement pleural | 4 | 2 | ||
| Peau et annexes | ||||
| Prurit | 4 | 0 | ||
| Éruption cutanée | 10 | 13 | ||
| Sueurs | 15 | 20 | ||
| Organes des sens | ||||
| Amblyopie | 8 | 4 | ||
| Anomalies de la vision | 4 | 0 | ||
| Autres | ||||
| Hémorragie | 19 | 11 | ||
Malgré le petit nombre de patients, on a observé, lors des essais contrôlés, une tendance vers une augmentation de la fréquence de bradycardie associée au traitement à long terme chez les patients âgés de moins de 16 ans par rapport aux patients de 16 ans ou plus. La bradycardie, parfois accompagnée d’une hypotension orthostatique, est survenue chez des sujets en santé recevant des doses d’époprosténol supérieures à 5 ng/kg/min. La bradycardie associée à une chute considérable de la tension artérielle systolique et diastolique a suivi l’administration intraveineuse d’une dose d’époprosténol équivalente à 30 ng/kg/min chez des sujets conscients en santé.
Effets indésirables survenus pendant le traitement à long terme de l'HTAP causée par une MAS: Pour aider à distinguer les effets indésirables du médicament des manifestations de la maladie sous-jacente, le tableau 7 énumère les effets indésirables dont la fréquence a varié d’au moins 10 % entre les deux groupes de sujets lors d’essais contrôlés portant sur l’HTAP causée par une MAS.
Tableau 7 : Effets indésirables (toutes causes), observés chez des patients atteints d'HTAP causée par une MAS, dont la fréquence a varié d’une valeur égale ou supérieure à 10 % entre le groupe d’époprosténol sodique et le groupe de traitement classique seul
Effets indésirables
Époprosténol sodique (n = 56) % de patients | Traitement Classique (n = 55) % de patients | |||
| Effets plus fréquents avec injection d’époprosténol | ||||
| Cardiovasculaires | ||||
| Bouffées vasomotrices | 23 | 0 | ||
| Hypotension | 13 | 0 | ||
| Gastro-intestinaux | ||||
| Anorexie | 66 | 47 | ||
| Nausées/vomissements | 41 | 16 | ||
| Diarrhée | 50 | 5 | ||
| Musculo-squelettiques | ||||
| Douleur maxillaire | 75 | 0 | ||
| Douleur/douleur au cou/arthralgie | 84 | 65 | ||
| Neurologiques | ||||
| Céphalées | 46 | 5 | ||
| Peau et annexes | ||||
| Ulcérations cutanées | 39 | 24 | ||
| Eczéma/éruption cutanée/urticaire | 25 | 4 | ||
| Effets plus fréquents avec le traitement classique | ||||
| Cardiovasculaires | ||||
| Cyanose | 54 | 80 | ||
| Pâleur | 32 | 53 | ||
| Syncope | 7 | 20 | ||
| Gastro-intestinaux | ||||
| Ascite | 23 | 33 | ||
| Reflux œsophagien/gastrite | 61 | 73 | ||
| Métaboliques | ||||
| Perte de poids | 45 | 56 | ||
| Neurologiques | ||||
| Étourdissements | 59 | 76 | ||
| Respiratoires | ||||
| Hypoxie | 55 | 65 | ||
Le tableau 8 présente d’autres effets indésirables signalés par des patients souffrant d'HTAP causée par une MAS et recevant soit l’époprosténol sodique jumelé à un traitement classique, soit un traitement classique seul au cours des essais cliniques contrôlés.
Tableau 8 : Effets indésirables (toutes causes), observés chez des patients atteints d'HTAP causée par une MAS, dont la fréquence a varié de moins de 10 % entre le groupe époprosténol sodique et le groupe de traitement classique seul
| Effets indésirables* | Époprosténol sodique (n = 56) % de patients | Traitement Classique (n = 55) % de patients |
|---|---|---|
| Généraux | ||
| Asthénie | 100 | 98 |
| Hémorragies/hémorragies au point d'injection/ Hémorragies rectales | 11 | 2 |
| Infections/rhinite | 21 | 20 |
| Frissons/fièvre/septicémie/symptômes pseudo-grippaux | 13 | 11 |
| Cardiovasculaires | ||
| Insuffisance cardiaque/insuffisance cardiaque droite | 11 | 13 |
| Infarctus du myocarde | 4 | 0 |
| Palpitations | 63 | 71 |
| Choc | 5 | 5 |
| Tachycardie | 43 | 42 |
| Thrombocytopénie | 4 | 0 |
| Troubles vasculaires périphériques | 96 | 100 |
| Troubles vasculaires | 95 | 89 |
| Gastro-intestinaux | ||
| Gonflement abdominal | 4 | 0 |
| Douleur abdominale | 14 | 7 |
| Constipation | 4 | 2 |
| Flatulences | 5 | 4 |
| Métaboliques | ||
| Œdème/œdème périphérique/œdème génital | 79 | 87 |
| Hypercalcémie | 48 | 51 |
| Hyperkaliémie | 4 | 0 |
| Soif | 0 | 4 |
| Musculo-squelettiques | ||
| Arthrite | 52 | 45 |
| Dorsalgie | 13 | 5 |
| Douleur thoracique | 52 | 45 |
| Crampe aux membres inférieurs | 5 | 7 |
| Respiratoires | ||
| Accentuation de la toux | 82 | 82 |
| Dyspnée | 100 | 100 |
| Épistaxis | 9 | 7 |
| Pharyngite | 5 | 2 |
| Épanchement pleural | 7 | 0 |
| Pneumonie | 5 | 0 |
| Pneumothorax | 4 | 0 |
| Œdème pulmonaire | 4 | 2 |
| Troubles respiratoires | 7 | 4 |
| Sinusite | 4 | 4 |
| Neurologiques | ||
| Anxiété/hyperkinésie/nervosité/tremblements | 7 | 5 |
| Dépression/dépression psychotique | 13 | 4 |
| Effets indésirables* | Époprosténol sodique (n = 56) % de patients | Traitement Classique (n = 55) % de patients |
|---|---|---|
| Hyperesthésie/hypoesthésie/paresthésie | 5 | 0 |
| Insomnie | 9 | 0 |
| Somnolence | 4 | 2 |
| Peau et annexes | ||
| Collagénose | 82 | 84 |
| Prurit | 4 | 2 |
| Sueurs | 41 | 36 |
| Appareil uro-génital | ||
| Hématurie | 5 | 0 |
| Infection des voies urinaires | 7 | 0 |
* Le tableau présente les effets indésirables signalés par au moins deux patients dans un des groupes.
Effets indésirables associés au système d’administration du médicament
Les perfusions à long terme d’époprosténol sont administrées au moyen d’une petite pompe à perfusion portative reliée à un cathéter veineux central à demeure. Lors d’essais contrôlés d’une durée maximale de 12 semaines et menés auprès de patients atteints d'HTAP idiopathique ou héréditaire, jusqu'à 21 % de ces derniers ont signalé une infection locale et jusqu'à 13 %, une douleur au point d’insertion du cathéter veineux. Lors d’un essai contrôlé d’une durée de
12 semaines et mené auprès de patients atteints d'HTAP causée par une MAS, 14 % de ces derniers ont signalé une infection locale et 9 %, une douleur au point d’insertion du cathéter veineux. Au cours d’une période de suivi à long terme faisant suite aux essais menés auprès des sujets souffrant d'HTAP idiopathique ou héréditaire, on a rapporté une septicémie ou sepsie (plutôt liée au mode d’administration de l’époprosténol) au moins une fois chez 14 % des patients, soit une fréquence de 0,32 infection par personne-année chez les patients recevant d’époprosténol. En cas de doute, la septicémie doit être diagnostiquée et traitée sans tarder. Par conséquent, il est important que ces patients aient immédiatement accès à des soins médicaux spécialisés. Des infections liées au cathéter et causées par des micro-organismes qui ne sont pas toujours considérés comme pathogènes (y compris des microcoques) une rougeur au point d’injection et une occlusion du cathéter intraveineux ont été signalées. Des défectuosités reliées au système d’administration provoquant l’administration accidentelle d’un bolus ou une réduction de la dose d’époprosténol ont été associées à des symptômes liés respectivement à une dose excessive ou insuffisante d’époprosténol. Ces symptômes peuvent avoir des conséquences graves, voire entraîner le décès du patient (voir MISES EN GARDE, EFFETS INDÉSIRABLES, Effets indésirables survenus pendant le traitement à long terme et SURDOSAGE).
Autres effets indésirables
De très rares cas de splénomégalie et d’hypersplénisme ont été observés chez une sous-population de patients atteints d’hypertension portopulmonaire et d’hypertension artérielle pulmonaire traités par de l’époprosténol.
De très rares cas d’ascites associés à l’emploi prolongé d’époprosténol ont été observés chez des patients atteints d’hypertension artérielle pulmonaire traités par de l’époprosténol.
Effets indésirables signalés après la commercialisation du médicament
Outre les effets indésirables signalés dans les études cliniques, les effets indésirables suivants ont été rapportés de façon spontanée à divers systèmes de surveillance depuis l’homologation de l’époprsoténol.
Troubles endocriniens :
- Hyperthyroïdie
Troubles cardiovasculaires
- Insuffisance cardiaque à debit élevé
SURDOSAGE
Les signes et les symptômes de l’administration de doses excessives d’époprosténol sodique correspondent aux effets pharmacologiques limitants prévus du médicament, notamment les bouffées vasomotrices, la céphalée, l’hypotension et les complications de l’hypotension (p. ex., la tachycardie, les nausées, les vomissements et la diarrhée). Le traitement exigera habituellement une réduction de la dose d’époprosténol ou l’interruption de la perfusion et l’instauration de mesures de soutien appropriées au besoin; une expansion du volume plasmatique et/ou l’ajustement de l’écoulement de la pompe par exemple.
Un patient souffrant d’HTAP a reçu accidentellement 50 mL d’époprosténol pour injection à une concentration inconnue. Le patient a vomi et a perdu connaissance; sa tension artérielle était au début impossible à mesurer. L’administration d’époprosténol a été interrompue et le patient est revenu à lui en quelques secondes.
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
POSOLOGIE ET ADMINISTRATION
Époprosténol pour injection ne doit pas être administré par bolus. Il est indiqué uniquement en perfusion intraveineuse continue.
Pendant la phase de détermination de la dose initiale, des hausses asymptomatiques de la pression artérielle pulmonaire coïncidant avec des augmentations du débit cardiaque sont survenues, quoique rarement. Dans ces cas, une réduction de la dose doit être envisagée, mais ces augmentations ne signifient pas qu’un traitement de longue durée soit contre-indiqué. Cependant, dans les rares cas où un œdème pulmonaire se produit, un traitement à long terme est contre-indiqué.
Le traitement à long terme par Époprosténol pour injection est ambulatoire et le médicament est administré de façon continue au moyen d’un cathéter veineux central à demeure. Sauf contre-indication, on doit administrer un anticoagulant aux patients souffrant d’HTAP idiopathique ou héréditaire et traités à l’aide d’Époprosténol pour injection afin de réduire le risque de thromboembolie pulmonaire ou d’embolie générale associé à un foramen ovale perméable. Pour limiter le risque d’infection, il faut avoir recours aux techniques d’asepsie pour la reconstitution et l’administration d’Époprosténol pour injection, de même que pour l’entretien du cathéter. Comme ce médicament est rapidement métabolisé, même de brèves interruptions de l’administration d’Époprosténol pour injection peuvent provoquer des symptômes associés à l’hypertension artérielle pulmonaire de rebond, tels que la dyspnée, les étourdissements et l’asthénie. Avant de commencer à administrer Époprosténol pour injection, on doit considérer soigneusement le fait qu’un traitement intraveineux à l’aide d’Époprosténol pour injection sera fort probablement nécessaire pendant de longues périodes, voire des années, de même que l’aptitude du patient à accepter la présence d’un cathéter veineux à demeure et d’une pompe à perfusion et à en prendre soin.
Posologie
L’époprosténol peut être utilisé dans le cadre d'études portant sur la vasoréactivité aiguë et visant à évaluer la capacité de vasodilatation pulmonaire.
Posologie initiale
On doit commencer les perfusions à long terme d’Époprosténol pour injection à raison de
2 ng/kg/min, puis augmenter la vitesse de perfusion jusqu'à ce que surviennent des effets pharmacologiques limitant la dose ou jusqu'à ce que la limite de tolérance au médicament soit établie et que des accroissements ultérieurs de la vitesse de perfusion ne soient pas cliniquement justifiés (voir Ajustements posologiques). Si des effets pharmacologiques limitant la dose surviennent, on doit alors ramener la vitesse de perfusion à une valeur appropriée pour une perfusion à long terme, à laquelle les effets pharmacologiques d’époprosténol sont tolérés. Lors des essais cliniques, les effets indésirables limitant la dose le plus couramment notés ont été les nausées, les vomissements, l'hypotension, la septicémie, la céphalée, les douleurs abdominales et les troubles respiratoires (la plupart des effets indésirables limitant le traitement n'étaient pas graves). Si la vitesse de perfusion initiale de 2 ng/kg/min n'est pas tolérée, on doit déterminer la dose inférieure qui sera tolérée par le patient.
Lors de l'essai contrôlé de 12 semaines mené auprès de patients atteints d'HTAP causée par une MAS, par exemple, la dose a été augmentée à partir de la valeur initiale moyenne, qui était de 2,2 ng/kg/min. Au cours des sept premiers jours de traitement, la dose a été augmentée tous les jours jusqu'à atteindre une dose moyenne de 4,1 ng/kg/min au jour 7. À la fin de la 12e semaine, la dose moyenne était de 11,2 ng/kg/min. Toutes les trois semaines, la dose était augmentée de 2 à 3 ng/kg/min en moyenne.
Ajustements posologiques
Les modifications de la vitesse de perfusion à long terme doivent se fonder sur la persistance, la récidive ou l’aggravation des symptômes d’HTAP, ainsi que sur la survenue d’effets indésirables attribuables à des doses excessives d’époprosténol. De façon générale, on doit s’attendre à devoir augmenter la dose initiale lors d’un traitement à long terme.
Des augmentations graduelles de la dose doivent être envisagées si les symptômes d’HTAP persistent ou réapparaissent après une amélioration initiale. La vitesse de perfusion doit être augmentée par paliers de 1 à 2 ng/kg/min, à intervalles suffisamment longs pour évaluer la réponse clinique et la tolérabilité; ces intervalles doivent être d’au moins 15 minutes. Après l’établissement d’une nouvelle vitesse de perfusion d’entretien, le patient doit être surveillé et sa tension artérielle en position couchée et debout ainsi que sa fréquence cardiaque doivent être mesurées pendant plusieurs heures pour s’assurer que la nouvelle dose est tolérée.
Pendant la perfusion à long terme, la survenue d’effets pharmacologiques limitant la dose peut nécessiter un ralentissement de la vitesse de perfusion. Cependant, il peut arriver que l’effet indésirable disparaisse sans qu’il soit nécessaire d’ajuster la dose. En général, les réductions de la dose doivent se faire graduellement par paliers de 2 ng/kg/min toutes les 15 minutes ou plus jusqu’à la disparition des effets limitants. L’arrêt brusque d’époprosténol ou des réductions importantes et soudaines des vitesses de perfusion sont à éviter. Sauf dans les situations où la vie du patient est menacée (inconscience et collapsus, p. ex.), la vitesse de perfusion de l’époprosténol ne doit être modifiée que sous la surveillance d’un médecin (voir MISES EN GARDE et PRÉCAUTIONS).
Chez les patients subissant une greffe de poumon, les doses d’époprosténol ont été diminuées progressivement après la mise en place d’une circulation extracorporelle.
Administration
Il faut reconstituer Époprostenol pour injection (époprosténol sodique) uniquement avec le DILUANT STÉRILE spécial pour Époprosténol pour injection. Il ne faut absolument pas diluer ou administrer les solutions reconstituées d’Époprosténol pour injection avec d’autres solutions ou médicaments à administration parentérale (voir MISES EN GARDE). Époprosténol pour injection est administré par perfusion intraveineuse continue au moyen d’un cathéter veineux central et d’une pompe à perfusion ambulatoire tel que recommandé par le médecin. Pendant la phase d'instauration du traitement, Époprosténol pour injection peut être administré par voie périphérique.
La pompe à perfusion ambulatoire servant à administrer Époprosténol pour injection doit : 1) être petite et légère; 2) permettre d’ajuster les vitesses de perfusion par paliers de 2 ng/kg/min; 3) être munie de dispositifs d’alarme en cas d’occlusion, de fin de perfusion ou de faiblesse des piles; 4) être précise à ± 6 % de la vitesse programmée; 5) fonctionner par pression positive (continue ou intermittente), les intervalles entre les doses n’excédant pas trois minutes aux vitesses de perfusion utilisées pour administrer Époprosténol pour injection et 6) présenter des caractéristiques de conception qui réduisent au minimum le risque d’administration accidentelle d’un bolus. Le réservoir doit être en chlorure de polyvinyle, en polypropylène ou en verre. La pompe utilisée dans les essais cliniques les plus récents était le modèle CADD-1 HFX 5100 (SIMS Deltec). Un raccord micrométrique de 60 po, à faible volume d'amorçage (0,9 mL), sans DEHP, comportant une valve d'antisiphonnage proximale et un filtre intégré de 0,22 micron a été utilisé lors des essais cliniques. La solution reconstituée doit être filtrée au moyen d’un filtre stérile de 0,22 ou 0,20 micron avant ou durant son administration.
Pour éviter toute interruption de l’administration du médicament, le patient doit disposer d’une pompe à perfusion de rechange ainsi que de nécessaires à perfusion intraveineuse additionnels. Un cathéter à lumières multiples doit être envisagé dans les cas où d’autres traitements intraveineux sont régulièrement administrés.
Selon les données préliminaires, les pompes péristaltiques pourraient avoir des avantages sur les pousse-seringues.
Avant utilisation, la solution reconstituée d’Époprosténol pour injection doit absolument être conservée à l’abri de la lumière et réfrigérée à une température de 2 à 8 ºC si elle n’est pas utilisée immédiatement. Dans ces conditions, la solution reconstituée d’Époprosténol pour injection peut être conservée pour une période ne dépassant pas 40 heures avant d’être transférée dans la pompe à perfusion. La solution reconstituée d’Époprosténol pour injection qui a été transférée dans la pompe à perfusion dans les 40 heures (c’est-à-dire qui n’a pas été conservée pendant plus de 40 heures) peut être employé pour pas plus que 8 heures. Ne pas congeler les solutions reconstituées d’Époprosténol pour injection. On doit indiquer aux patients d’utiliser Époprosténol pour injection uniquement avec le matériel fourni.
Une fois qu’il a été placé dans la pompe, un seul réservoir de solution reconstituée d’Époprosténol pour injection peut être administré pendant une période maximale de 48 heures, en maintenant la température entre 2 et 8 ºC au moyen de deux cryosacs de 6 onces placés dans un sachet froid. Les cryosacs doivent être changés toutes les douze heures, ou toutes les huit heures si la température ambiante approche 25 ºC. Pendant la conservation et l’utilisation, Époprosténol pour injection reconstitué doit absolument être à l’abri de la lumière directe du soleil. Lors de l’administration à la température ambiante (jusqu'à 25°C), les solutions reconstituées peuvent être employées pour pas plus de 12 heures.
Reconstitution: Les médicaments à usage parentéral doivent faire l’objet d’une inspection visuelle permettant de déceler les particules et une coloration suspecte avant l’administration, dans la mesure où la solution et le contenant le permettent.
Époprosténol pour injection n’est stable que s’il est reconstitué avec le DILUANT STÉRILE spécifique pour Époprosténol pour injection. Éprosténol pour injection ne doit pas être reconsituté ni mélangé avec d’autres médicaments ou solutions à usage parentéral avant ou durant l’administration.
La concentration de la solution d’Époprosténol pour injection utilisée doit être compatible avec la pompe à perfusion, à savoir les débits de perfusion minimal et maximal, la capacité du réservoir et les critères mentionnés précédemment. Pour le traitement à long terme, Époprosténol pour injection doit être préparé dans un réservoir à médicament convenant à la pompe à perfusion et ayant un volume total d’au moins 100 mL. Époprosténol pour injection doit être préparé en utilisant deux fioles du DILUANT STÉRILE spécifique pour l’Époprosténol pour injection aux fins d’administration pour une période de 24 heures.
La préparation de la solution à perfuser et le calcul de la vitesse de perfusion doivent se faire avec soin. Les procédures suivantes doivent être suivies à la lettre.
Vitesses de perfusion au cours de la phase d'augmentation de la dose
De façon générale, les concentrations de 3000 ng/mL et de 10000 ng/mL suffisent pour administrer entre 2 et 16 ng/kg/min du médicament chez l’adulte. Les vitesses de perfusion peuvent être calculées à l’aide de la formule suivante :
Vitesse de perfusion (mL/h) = [Dose (ng/kg/min) x poids (kg) x 60 min/h]
Concentration finale (ng/mL)
On trouvera aux tableaux 9 à 12 les vitesses de perfusion pour des doses atteignant 16 ng/kg/min calculées en fonction du poids corporel du patient, de la vitesse d’administration du médicament et de la concentration de solution d’Époprosténol pour injection à utiliser. Ces tableaux peuvent servir à choisir la concentration d’Époprosténol pour injection la plus appropriée pour atteindre une vitesse de perfusion se situant entre les débits minimal et maximal de la pompe à perfusion et qui permettra d’obtenir la durée de perfusion souhaitée avec un réservoir de volume donné.
Tableau 9 : Vitesses de perfusion d’Époprosténol pour injection à une concentration de 3000 ng/mL
| Dose ou vitesse d’administration du médicament (ng/kg/min) | |||||||||||||
Poids du patient (kg) | 2 | 4 | 6 | 8 | 10 | 12 | 14 | 16 | |||||
| Vitesse de perfusion (mL)/h) | |||||||||||||
10 20 30 40 50 60 70 80 90 100 | -- -- 1,2 1,6 2,0 2,4 2,8 3,2 3,6 4,0 | -- 1,6 2,4 3,2 4,0 4,8 5,6 6,4 7,2 8,0 | 1,2 2,4 3,6 4,8 6,0 7,2 8,4 9,6 10,8 12,0 | 1,6 3,2 4,8 6,4 8,0 9,6 11,2 12,8 14,4 16,0 | 2,0 4,0 6,0 8,0 10,0 12,0 14,0 16,0 18,0 20,0 | 2,4 4,8 7,2 9,6 12,0 14,4 16,8 19,2 21,6 24,0 | 2,8 5,6 8,4 11,2 14,0 16,8 19,6 22,4 25,2 28,0 | 3,2 6,4 9,6 12,8 16,0 19,2 22,4 25,6 28,8 32,0 | |||||
Tableau 10 : Vitesses de perfusion d’Époprosténol pour injection à une concentration de 5000 ng/mL
| Dose ou vitesse d’administration du médicament (ng/kg/min) | |||||||||||
Poids du patient (kg) | 2 | 4 | 6 | 8 | 10 | 12 | 14 | 16 | |||
| Vitesse de perfusion (mL/h) | |||||||||||
10 20 30 40 50 60 70 80 90 100 | -- -- -- 1,0 1,2 1,4 1,7 1,9 2,2 2,4 | -- 1,0 1,4 1,9 2,4 2,9 3,4 3,8 4,3 4,8 | -- 1,4 2,2 2,9 3,6 4,3 5,0 5,8 6,5 7,2 | 1,0 1,9 2,9 3,8 4,8 5,8 6,7 7,7 8,6 9,6 | 1,2 2,4 3,6 4,8 6,0 7,2 8,4 9,6 10,8 12,0 | 1,4 2,9 4,3 5,8 7,2 8,6 10,1 11,5 13,0 14,4 | 1,7 3,4 5,0 6,7 8,4 10,1 11,8 13,4 15,1 16,8 | 1,9 3,8 5,8 7,7 9,6 11,5 13,4 15,4 17,3 19,2 | |||
Tableau 11 : Vitesses de perfusion d’Époprosténol pour injection à une concentration de 10000 ng/mL
| Dose ou vitesse d’administration du médicament (ng/kg/min) |
| Poids du patient (kg) | 4 | 6 | 8 | 10 | 12 | 14 | 16 | |
| Vitesse de perfusion (mL/h) | ||||||||
20 30 40 50 60 70 80 90 100 | -- -- 1,0 1,2 1,4 1,7 1,9 2,2 2,4 | -- 1,1 1,4 1,8 2,2 2,5 2,9 3,2 3,6 | 1,0 1,4 1,9 2,4 2,9 3,4 3,8 4,3 4,8 | 1,2 1,8 2,4 3,0 3,6 4,2 4,8 5,4 6,0 | 1,4 2,2 2,9 3,6 4,3 5,0 5,8 6,5 7,2 | 1,7 2,5 3,4 4,2 5,0 5,9 6,7 7,6 8,4 | 1,9 2,9 3,8 4,8 5,8 6,7 7,7 8,6 9,6 | |
Tableau 12 : Vitesses de perfusion d’Époprosténol pour injection à une concentration de 15000 ng/mL
| Dose ou vitesse d’administration du médicament (ng/kg/min) | |||||||||
| Poids du patient (kg) | 4 | 6 | 8 | 10 | 12 | 14 | 16 | ||
| Vitesse de perfusion (mL/h) | |||||||||
30 40 50 60 70 80 90 100 | -- -- -- 1,0 1,1 1,3 1,4 1,6 | -- 1,0 1,2 1,4 1,7 1,9 2,2 2,4 | 1,0 1,3 1,6 1,9 2,2 2,6 2,9 3,2 | 1,2 1,6 2,0 2,4 2,8 3,2 3,6 4,0 | 1,4 1,9 2,4 2,9 3,4 3,8 4,3 4,8 | 1,7 2,2 2,8 3,4 3,9 4,5 5,0 5,6 | 1,9 2,6 3,2 3,8 4,5 5,1 5,8 6,4 | ||
Vitesses de perfusion au cours de la perfusion à long terme
Des solutions plus concentrées que celles qui sont mentionnées dans les tableaux ci-dessus peuvent être nécessaires dans certains cas lorsqu’une augmentation de la vitesse d’administration du médicament est justifiée. En général, il convient d’augmenter la dose quotidienne d’Époprosténol pour injection avec le temps.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Époprosténol sodique
Nom chimique : Prosta-5,13-diène-1-acide oïque, 6,9-époxy-
[Chem. Abstr] 11,15-dihydroxy-, sel de sodium (1 :1), (5Z, 9α, 11α, 13E, 15S)-
Nom chimique : sel monosodique (5Z, 9α,11α,13E, 15S)- 6,9-époxy-
[USAN] 11, 15-dihydroxyprosta-5, 13-diène-1-acide oique
Formule développée :
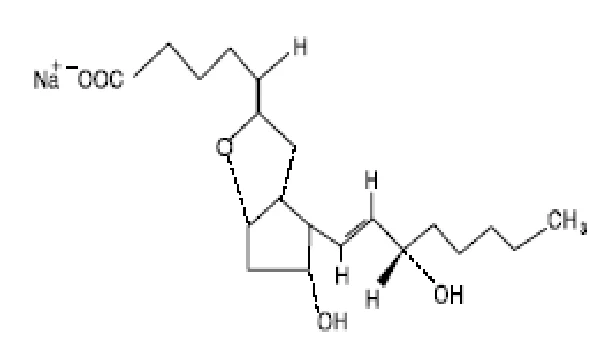
Formule moléculaire : C20H31NaO5
Masse moléculaire : 374,45 g/mol
Description: L’époprosténol sodique est une poudre blanche à blanc cassé qui fond à diverses températures entre 140 à 170 °C. Elle est très soluble dans l’eau, le méthanol et l’éthanol, et légèrement soluble dans hydrocarbures aliphatiques.
COMPOSITION
Époprosténol pour injection est présenté sous forme de poudre lyophilisée pour reconsitution pour injection.
Chaque fiole d’Époprosténol pour injection contient de l’époprosténol sodique équivalant à 0,5 mg d’époprosténol ou 1,5 mg d’époprosténol.
Ingrédients non médicinaux : 50 mg de mannitol, 3,76 mg de glycine, 2,93 mg de chlorure de sodium et 2,0 mg d’hydroxyde de sodium (pour ajuster le pH).
Le DILUANT STÉRILE est présenté dans une fiole de verre de 50 mL contenant 94 mg de glycine, 73,3 mg de chlorure de sodium, de l’hydroxyde de sodium (pour ajuster le pH) et de l’eau pour injection Ph.Eur. pour obtenir un volume final de 50 mL.
BOUCHON SANS LATEX: Le bouchon ne contient aucun caoutchouc naturel sec.
ENTREPOSAGE ET STABILITÉ
Conserver les fioles d’Époprosténol pour injection à une température entre 15 et 25 °C. Protéger de la lumière.
Conserver les fioles de DILUANT STÉRILE pour Époprosténol pour injection à une température entre 15 et 25 °C. Ne pas congeler.
Solutions reconstituées
Époprosténol pour injection ne doit être reconstitué qu’avec le DILUANT STÉRILE spécifique pour Époprosténol pour injection. La solution reconstituée d’Époprosténol pour injection a un pH de 10,3 à 10,8.
Le diluant et la solution reconstituée doivent faire l’objet d’un examen visuel pour s’assurer de l’absence de particules étrangères et/ou de changement de l’aspect physique. Jeter tout produit présentant l’une ou l’autre de ces anomalies.
Préparation : La concentration de la solution d’Époprosténol pour injection utilisée pour la détermination de la dose initiale ou le traitement à long terme doit être compatible avec la pompe à perfusion, à savoir les débits de perfusion minimal et maximal, la capacité du réservoir et les critères mentionnés précédemment (voir POSOLOGIE ET ADMINISTRATION, Administration). Pour le traitement à long terme, Époprosténol pour injection doit être préparé dans un réservoir à médicament convenant à la pompe à perfusion et ayant un volume total d’au moins 100 mL. Époprosténol pour injection doit être préparé en utilisant deux fioles du DILUANT STÉRILE spécifique pour Époprosténol pour injection aux fins d’administration pour une période de 24 heures. Le tableau 13 présente les instructions à suivre pour la préparation des différentes concentrations d’Époprosténol pour injection.
Tableau 13 : Reconstitution et instructions de dilution
| Instructions | Pour préparer 100 mL de solution dont la concentration finale sera de |
| Dissoudre le contenu d’une fiole dosé à 0,5 mg dans 5 mL de DILUANT STÉRILE. Prélever 3 mL de la solution obtenue et y ajouter une quantité suffisante de DILUANT STÉRILE pour obtenir 100 mL. | 3000 ng/mL |
| Dissoudre le contenu d’une fiole dosé à 0,5 mg dans 5 mL de DILUANT STÉRILE. Prélever toute la solution obtenue et y ajouter suffisamment de DILUANT STÉRILE pour obtenir 100 mL. | 5000 ng/mL |
| Dissoudre le contenu de deux fioles dosés à 0,5 mg dans 5 mL de DILUANT STÉRILE chacun. Prélever toute la solution obtenue et y | 10000 ng/mL |
| ajouter suffisamment de DILUANT STÉRILE pour obtenir 100 mL. | |
| Dissoudre le contenu d’une fiole dosé à 1,5 mg dans 5 mL de DILUANT STÉRILE. Prélever toute la solution obtenue et y ajouter suffisamment de DILUANT STÉRILE pour obtenir 100 mL. | 15000 ng/mL |
Avant utilisation, la solution reconstituée d’Époprosténol pour injection doit absolument être conservée à l’abri de la lumière et réfrigérée à une température de 2 à 8 ºC si elle n’est pas utilisée immédiatement. Dans ces conditions, la solution reconstituée d’Époprosténol pour injection peut être conservée pour une période ne dépassant pas 40 heures avant d’être transférée dans la pompe à perfusion. La solution reconstituée d’Époprosténol pour injection qui a été transférée dans la pompe à perfusion dans les 40 heures (c’est-à-dire qui n’a pas été conservée pendant plus de 40 heures) peut être employé pour pas plus que 8 heures. Ne pas congeler les solutions reconstituées d’Époprosténol pour injection.
Une fois qu’il a été placé dans la pompe, un seul réservoir de solution reconstituée d’Époprosténol pour injection peut être administré pendant une période maximale de 48 heures, en maintenant la température entre 2 et 8 ºC au moyen de deux cryosacs de 6 onces placés dans un sachet froid. Les cryosacs doivent être changés toutes les douze heures, ou toutes les huit heures si la température ambiante approche 25 ºC. Pendant la conservation et l’utilisation, Époprosténol pour injection reconstitué doit absolument être à l’abri de la lumière directe du soleil. Une fois administré à la température ambiante (jusqu'à 25°C), les solutions reconstituées peuvent être employées pour pas plus que 12 heures.
FORMES POSOLOGIQUES ET CONDITIONNEMENT
Époprosténol pour injection est présenté sous forme de poudre lyophilisée dans une fiole de verre, boîte de un.
- Fiole contenant de l’époprosténol sodique équivalant à 0,5 mg d’époprosténol;
- Fiole contenant de l’époprosténol sodique équivalant à 1,5 mg d’époprosténol.
Le DILUANT STÉRILE est présenté dans une fiole de verre de 50 mL avec une fermeture en caoutchouc et un capuchon d’aluminium/polypropylène.
BOUCHON SANS LATEX: Le bouchon ne contient aucun caoutchouc naturel sec.
PHARMACOLOGIE DÉTAILLÉE
Paramètres pharmacodynamiques
Pharmacologie cardiovasculaire : L'époprosténol sodique exerce une activité relaxante vasculaire in vitro, ainsi qu'une activité vasodilatatrice générale, pulmonaire et coronarienne in vivo, sans pour autant entraîner d'effets importants à l'électrocardiographie.
Chez des rats anesthésiés, l'époprosténol sodique (0,125 à 64 mcg/kg IV) a provoqué des diminutions proportionnelles à la dose des pressions sanguines systolique et diastolique (jusqu'à 100 mm Hg) de même qu’une tachycardie réflexe (jusqu'à 66 battements/min). Des réductions proportionnelles à la dose de la tension artérielle moyenne (jusqu'à 40 mm Hg) accompagnées de tachycardie (jusqu'à 80 battements/min) ont été observées chez des rats conscients recevant le médicament à raison de 0,1 à 1 mcg/kg/min par voie intraveineuse.
Chez des chiens anesthésiés, l'époprosténol sodique (0,01 à 0,3 mcg/kg/min IV) a produit des diminutions proportionnelles à la dose de la résistance périphérique totale (27 à 61 %), de la tension artérielle moyenne (15 à 61 %) et de la résistance vasculaire pulmonaire (32 à 44 %), ainsi que des augmentations du débit cardiaque qui étaient elles-mêmes fonction des hausses proportionnelles à la dose du débit systolique (+ 40 % à 0,3 mcg /kg/min).
Chez des chiens conscients, l'administration intra-artérielle d'époprosténol sodique (0,1-1 mcg/kg/min) a provoqué des diminutions proportionnelles à la dose du travail ventriculaire gauche (-39 % à 1 mcg/kg/min) et de la tension artérielle moyenne (−28 % à 1 mcg/kg/min). À la dose la plus forte, le débit sanguin dans l'artère pulmonaire et l'artère rénale a été augmenté de
45 % et de 43 % respectivement, tandis que le débit sanguin dans la plupart des autres organes a accusé des diminutions proportionnelles à la dose.
Chez des chats anesthésiés, les hausses de la tension artérielle pulmonaire et de la résistance vasculaire pulmonaire consécutives à une hypoxie ont été réduites (de 70 %) et abolies, respectivement, par l'époprosténol sodique (0,3 mcg/kg/min IV).
L'époprosténol sodique agit par l'intermédiaire d'un récepteur membranaire spécifique, par transduction d’un signal faisant intervenir la cascade des seconds messagers de l'adénylcyclase/AMP cyclique.
Effets neuropharmacologiques : L'époprosténol sodique administré en un seul bolus intraveineux à des souris (1 à 10 mg/kg) ou à des rats (0,1 mcg/kg à100 mg/kg) conscients exerce des effets relativement mineurs sur le comportement jusqu’à ce qu’on atteigne de fortes doses. Des baisses de la température corporelle et une rougeur périphérique constituent des effets courants de la vasodilatation causée par ce médicament.
Effets respiratoires : L'époprosténol sodique exerce des effets bronchodilatateurs chez des cobayes et des chiens soumis à une bronchoconstriction provoquée par l'histamine, l'acétylcholine et la PGF2α.
Effets gastro-intestinaux : L'époprosténol sodique produit in vivo et in vitro, chez le rat et sur du tissu isolé de rat, une inhibition proportionnelle à la dose de la sécrétion d'acide gastrique provoquée par l'histamine et la pentagastrine. Une inhibition proportionnelle à la dose des lésions gastriques provoquées par l'éthanol a également été observée chez le rat. La vidange gastrique peut être diminuée.
Effets endocriniens: Les effets de l’époprosténol sodique sur les taux d’hormones antéhypophysaires circulantes ont été étudiés chez le rat. Bien que l'administration par voie sous-cutanée de 1 mg/kg d’époprosténol sodique pendant sept jours consécutifs n’ait produit aucun effet, une dose de 60 mg/kg/jour a provoqué une diminution du taux plasmatique d'hormone lutéinisante sans toutefois affecter la FSH (hormone folliculo-stimulante). On n'a observé aucune différence notable du poids de l’hypophyse et aucune lésion liée au médicament n’a été décelée par microscopie optique. Dans une épreuve biologique de lutéolyse chez des primates, une dose de 11,5 mg/kg d’époprosténol sodique en injection intramusculaire n’a produit aucun signe de lutéolyse (diminution du taux de progestérone).
L’injection sous-cutanée de 30 mg/kg d’époprosténol sodique à deux singes (Erythrocebus patas) mâles a provoqué une augmentation évidente et persistante du taux de cortisol plasmatique, mais n’a pas eu d’effet sur les hormones thyroïdiennes T3 et T4.
Effets rénaux : En conditions basales, l'époprosténol sodique cause des modifications ambiguës du débit urinaire et de l'excrétion d'ions. Après une ischémie, la fonction rénale est préservée par un traitement à l'époprosténol sodique. Chez le lapin, l’époprosténol a causé une diminution proportionnelle à la dose du taux de filtration glomérulaire.
Agrégation des plaquettes: L'époprosténol sodique est le plus puissant antiagrégant plaquettaire connu, une profonde inhibition de l'agrégation ayant été observée chez pratiquement toutes les espèces, tant in vivo qu'ex vivo. Des temps de saignement plus longs ont été observés chez le rat et le chien.
Paramètres pharmacocinétiques
Absorption et devenir : L’époprosténol est rapidement hydrolysé à pH neutre dans le sang et est également soumis à une dégradation enzymatique. Dans une étude chez le lapin, après un bolus IV de 107 mg/kg d’époprosténol-3H sodique, la clairance était de 93 mL/min/kg, le volume de distribution, de 357 mL/kg et la demi-vie terminale, de 2,7 min. Dans une autre étude effectuée chez le lapin, après une dose de 85 mg/kg d’époprosténol-3H sodique, la clairance était de
256 mL/min/kg, le volume de distribution, de 1015 mL/kg et la demi-vie terminale, de 2,9 min. Lorsque des lapins ont reçu des perfusions intraveineuses d’époprosténol sodique tritié (entre
4,2 et 604 ng/kg/min), les concentrations plasmatiques à l’état d'équilibre ont été atteintes en moins de 15 minutes après le début des perfusions et ont augmenté linéairement avec la hausse de la vitesse de perfusion. Une étude menée chez le chat (100 ng/kg/min d’époprosténol-3H sodique) et employant les mêmes méthodes d'analyse a indiqué que l’état d'équilibre était atteint 60 minutes après le début de la perfusion.
Distribution tissulaire : Des études portant sur la distribution tissulaire ont été réalisées chez des rats à qui l'on avait donné des doses d’époprosténol sodique tritié par voie intraveineuse ou sous-cutanée. Les concentrations de tritium ont baissé rapidement dans les deux cas. Les taux de radioactivité les plus élevés ont été observés dans les reins, le foie et l’intestin grêle et les taux les plus faibles, dans le cerveau et le tissu adipeux. Quinze minutes après l'administration d'une dose par voie intraveineuse, environ le tiers de la radioactivité était décelée dans le foie.
Élimination et métabolisme : L’époprosténol subit une hydrolyse chimique rapide à l'état physiologique pour donner la 6-céto-PGF1α. De plus, le métabolisme de l’époprosténol fait intervenir la déshydrogénation du radical hydroxyle en C15, la réduction de la double liaison 13,14-trans, une oxydation ß et une oxydation ω ou ω-1. Des métabolites compatibles avec toutes ces réactions chimiques ont été retrouvés lors d’études in vitro et in vivo menées chez le rat, le chien et le singe. De plus, des métabolites glucuroconjugués ont été isolés de la bile de rat après administration d’époprosténol sodique. On a décrit l’époxydation dépendante du cytochrome P450 de l’époprosténol in vitro. Tous les métabolites observés chez l'animal sont essentiellement inactifs à l’exception de la 6-céto-PGE1, qui a été décelée chez le chien mais non chez aucune autre espèce. Le foie et les reins pourraient être les principaux organes responsables de ce métabolisme.
Les substances dérivées de l’époprosténol sont excrétées rapidement dans l’urine et les fèces après la prise d’époprosténol sodique. Le chien excrète dans l’urine près de 90 % de la dose administrée alors que chez le rat, on observe une répartition plus uniforme dans l’urine et les fèces. Le singe excrète 45,2 % de la dose dans l’urine tandis que la portion excrétée dans les fèces n’a pas été déterminée.
TOXICOLOGIE
Toxicité aiguë
Rongeurs : Les études de toxicité aiguë de l’époprosténol sodique chez les rongeurs ont donné les résultats ci-dessous :
| Espèce/Souche | Nbre/groupe | Dose (mg/kg) | Voie | DL50 (mg/Kg) |
| Souris Evans-1 | 10M, 10F | 0/ 0,1/ 0,3/ 1/ 10 | IV | > 10 |
| Souris Evans-1 | 10M, 0 F | 0/ 0,003/ 0,03/0,1/ 0,3/ 1 | IV | -- |
| Rat Wistar | 5M, 5 F | 0/ 0,0001/ 0,01/ 1/ 100 25/ 35/ 50/ 70/ 80/ 100 | IV | 66,3 |
Chez la souris, la DL50 n’a pu être estimée parce que la dose maximale d’époprosténol de 10 mg/kg n’a été létale que pour 1 mâle sur 10 et pour aucune des 10 femelles.
Une dose de 0,0001 mg/kg d'époprosténol n’a eu aucun effet. Les effets de l’époprosténol sodique ont été observés chez des souris ayant reçu des doses aussi faibles que 0,003 mg/kg. À des doses supérieures à 0,01 mg/kg par voie intraveineuse, on a observé une paralysie flasque, une hypoactivité, une ataxie, la perte ou la diminution du réflexe de redressement, une respiration difficile lente ou profonde, un ptosis et une horripilation. Les signes de toxicité observés de deux à cinq minutes après l’administration d’une dose de 0,03 à 10 mg/kg, notamment une diminution de l’activité, une bradypnée, l’hypothermie, l’ataxie et des rougeurs, ont disparu deux heures après le traitement. Une hypothermie fonction de la dose, survenue peu de temps après les autres signes, était prédominante 10 minutes après l’administration mais indétectable après deux heures. À l’exception d’une hémorragie pulmonaire chez une souris mâle recevant 10 mg/kg, il n’y a eu aucune lésion macroscopique chez aucun autre animal. Les rats ayant reçu des doses de 100 mg/kg par voie intraveineuse ont présenté une détresse respiratoire et un collapsus et sont morts dans les dix minutes qui ont suivi le traitement.
Toxicité subaiguë et toxicité subchronique
Espèce/ Souche | Nbre/ groupe | Doses | Voie | Durée (jours) | Observations liées au médicament |
|---|---|---|---|---|---|
| Rat SD | 5M, 5F | 0/ 56/ 180/ 560 ng/kg/min | IV continue | 14 | Perte de poids, rougeurs de la peau et numération plaquettaire |
Espèce/ Souche | Nbre/ groupe | Doses | Voie | Durée (jours) | Observations liées au médicament |
|---|---|---|---|---|---|
| diminuée. | |||||
| Chien Beagle | 2M, 2F | 0/ 12,5/ 40/ 125 ng/kg/min | IV continue | 30 | Vomissements, selles molles, numération plaquettaire diminuée, diminution significative de la numération leucocytaire. |
| Chien Beagle | 2M, 2F | 125 ng/kg/min | IV continue | 30 | Rétrocession de la thrombopénie et des modifications hématologiques |
Singe (Erythrocebus patas) | 2M, 2F | 0/ 0,01/ 0,1/ 1 mcg/kg/min | IV (1 h/jour 3x/semaine) | 14 | Vomissements, diarrhée, diminution de la tension artérielle, tachycardie, nécrose focale dans le cœur (1 singe), augmentation significative du temps de saignement et de la glycémie. |
| Rat Wistar | 0M, 2F | 0/ 1/ 10/ 30/ 60 mg/kg | SC | 7 | Hypotension. Modifications de l’ÉCG (ischémie myocardique), nécrose dans le cœur. |
| Rat Wistar | 15M, 15F | 0/ 1/ 10 100 mcg/kg | SC | 14 | Rougeurs de la peau, hypotension, modifications de l’ÉCG (ischémie myocardique) |
Singe (Erythrocebus patas) | 1M, 0F | Doses Croissantes 0/ 1/ 10/ 30/ 60 mg/kg | SC | 5 | Rougeurs de la peau, hypotension (toutes les doses); nécrose dans le cœur. |
Cancérogénicité
Aucune épreuve biologique du pouvoir cancérigène de l’époprosténol sodique n’a été réalisée.
Mutagénicité
Des études préliminaires ont révélé que l’époprosténol sodique était non mutagène dans l'épreuve de Ames sur Salmonella, non clastogène dans l'épreuve du micronoyau chez le rat et ne causait aucune lésion de l’ADN dans l'épreuve d’élution alcaline (voir plus bas).
| Étude | Espèce | Nbre/groupe | Dose/ concentration | Durée |
| Épreuve de Ames | Salmonella typhimurium | SO 1 | Jusqu’à 2000 mcg,/boîte de Pétri | SO 1 |
Épreuve du micronoyau | Rat | 10 M, 0F | 0/ 10/ 20/ 40 mg/kg IP | 1 jour |
Épreuve d’élution alcaline | In vitro | SO 1 | Jusqu’à une concentration de 3 mM. | SO 1 |
1 :Sans objet
Reproduction et tératologie
Dans le premier volet d’une étude portant sur la reproduction chez le rat, des mâles ont reçu 0, 10, 30 ou 100 mcg/kg/jour d’époprosténol sodique par voie sous-cutanée pendant 60 jours avant l’accouplement et durant une période d’accouplement de 14 jours. Les femelles ont été traitées 14 jours avant l’accouplement, et durant les périodes d’accouplement, de gestation et de lactation. On n'a décelé aucun effet lié au traitement sur la fertilité, que ce soit chez la génération parentale ou chez les rats de la première génération de descendants. Les cycles œstraux des femelles F0 étaient normaux. Les gestations, les étapes du développement et les tests de comportements ont tous été jugés normaux.
Il n’y a pas eu d’effet tératogène sur les fœtus de rates et de lapines ayant reçu de l'époprosténol sodique par injection sous-cutanée à des doses de 1, de 10 et de 100 mcg/kg/jour pendant les périodes critiques de l’organogenèse. La gestation, la parturition et les soins donnés aux petits ont tous été normaux chez les rats ayant reçu des doses de 0, de 10, de 30 et de 100 mcg/kg/jour par voie sous-cutanée.
| Étude | Espèce/ Souche | Nbre/ groupe | Voie | Dose et fréquence | Observation liées au médicament |
Volet I Fertilité | Rat SD | 12 M, 24 F | SC | 0/ 10/ 30/ 100 mcg/Kg/jour (60 jours) | Dépression (toutes les doses), ataxie (30 et 100 mcg/kg); pas d’effet sur la fertilité. |
Volet II Tératologie | Rat Wistar | 20 F | SC | 0/ 1/ 10/ 100 mcg/kg/jour Jours 6 à 16 de la gestation | Pas d’effet tératogène |
Volet III Périodes périnatale et postnatale | Rat SD | 24 F | SC | 0/ 10/ 30/ 100 mcg/kg/jour Du jour 15 de la gestation au jour 21 postpartum | Dépression (toutes les doses), ataxie (30 et 100 mcg/kg); léger retard de la parturition ; diminution significative du taux de survie des ratons. |
Volet II Tératologie | Lapin DB | 15 F | SC | 0/ 1/ 10/ 100 mcg/kg/jour Jours 6 à 18 de la gestation | Pas d’effet tératogène évident; difficultés techniques dans cette étude. |
Volet II Tératologie | Lapin DB | 44 F | SC | 0/ 100 mcg/kg/jour Jours 6 à 18 de la gestation. | Rougeurs de la peau, hypotension, Pas d’effet tératogène. |
Autres études de toxicité
Irritation dermique : Aucune modification histopathologique n’a été observée à la suite de l’application de 0,1 mL d’époprosténol sodique (1 mg/mL) trois fois en un jour sur la peau abrasée de souris CFLP.
Toxicité des produits d’hydrolyse : La toxicité subaiguë de la 6-céto-PGF1α, un produit de l’hydrolyse de l’époprosténol, a été étudiée chez le singe (Erythrocebus patas). Une dose de 1 mcg/kg/min administrée par perfusion intraveineuse pendant 60 minutes, trois fois par semaine pendant deux semaines n’a eu aucun effet toxique ou pharmacodynamique.
RÉFÉRENCES
- 1. Barst RJ. Pharmacologically induced pulmonary vasodilation in children and young adults with primary pulmonary hypertension. Chest 1986;89(4):497-503.
- 2. Bihari DJ, Smithies M, Pozniak A, Gimson A. A comparison of direct and indirect measurements of oxygen delivery and consumption: the effects of prostacyclin in two human volunteers. Scand J Clin Lab Invest 1987;188:37-45.
- 3. Bush A, Busst CM, Millar A, Syrett N. Time course of the effects of epoprostenol on effective pulmonary blood flow in normal volunteers. Br J Clin Pharmacol 1988;25(3):341-348.
- 4. Eysmann SB, Palevsky HI, Reichek N, Hackney K, Douglas PS. Echo/doppler and hemodynamic correlates of vasodilator responsiveness in primary pulmonary hypertension. Chest 1991;99(5):1066-1071.
- 5. Higenbottam TW, Spiegelhalter D, Scott JP, Fuster V, Dinh-Xuan AT, Caine N et al. Prostacyclin (epoprostenol) and heart-lung transplantation as treatments for severe pulmonary hypertension. Br Heart J 1993; 70(4):366-370.
- 6. Higenbottam T, Wheeldon D, Wells F, Wallwork J. Long-term treatment of primary pulmonary hypertension with continuous intravenous epoprostenol (prostacyclin). Lancet 1984;1(8385):1046-1047.
- 7. Jones DK, Higenbottam TW, Wallwork J. Treatment of primary pulmonary hypertension intravenous epoprostenol (prostacyclin). Br Heart J 1987; 57(3):270-278.
- 8.
Palevsky HI, Fishman AP. Comparison of acute hemodynamic responses to
prostacyclin with standard vasodilators in patients with primary pulmonary hypertension. Chest 1988;93 (3;Suppl):179s.
- 9.
Rozkovec A, Stradling JR, Shepherd G, MacDermott J, Oakley CM, Dollery CT.
Prediction of favourable responses to long term vasodilator treatment of pulmonary hypertension by short term administration of epoprostenol (prostacyclin) or nifedipine. Br Heart J 1988; 59(6):696-705.
- 10. Scott JP, Higenbottam TW, Smyth RL, Wallwork J. Acute pulmonary hypertensive crisis in a patient with primary pulmonary hypertension treated by both epoprostenol (prostacyclin) and nitroprusside. Chest 1991;99(5):1284-1285.
- 11. FLOLAN® pour injection par GlaxoSmithKline Inc., Monographie de Produit, Numéro de contrôle : 213177. Date de révision : 30 avril 2018.