


Monographie de produit - Taro-Dipyridamole/ ASA
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux pertinents sur le plan clinique |
| Orale | Capsules, 200 mg/25 mg | Ingrédients non médicinaux (par ordre alphabétique) : acacia, acide stéarique, acide tartrique, amidon, cellulose microcristalline, citrate de triéthyle, copolymère d’acide méthacrylique de type B, dioxyde de silice colloïdale, dioxyde de titane, éthylcellulose, hypromellose, phthalate d’hypromellose, talc et triacétine. La coque de la capsule contient de la gélatine, du laurylsufate de sodium, du dioxyde de titane, de l’oxyde de fer rouge, de l’oxyde de fer jaune et de l’eau. Composants non volatils de l’encre noire : gomme laque, propylèneglycol, oxyde de fer noir et hydroxyde de potassium. |
INDICATIONS ET UTILISATION CLINIQUE
TARO-DIPYRIDAMOLE/ASA est indiqué pour :
- la prévention des accidents vasculaires cérébraux chez les patients qui ont déjà eu un AVC ou un accident ischémique transitoire (AIT).
Enfants (moins de 18 ans) : L’innocuité et l’efficacité de TARO-DIPYRIDAMOLE/ASA chez les enfants n’ont pas été évaluées. Par conséquent, TARO-DIPYRIDAMOLE/ASA ne devrait pas être utilisé chez les enfants.
L’AAS ne devrait pas être utilisé chez les enfants ou adolescents pour traiter des infections virales, accompagnées ou non de fièvre, en raison du risque de syndrome de Reye associé à l’utilisation d’AAS en présence de certaines maladies virales.
CONTRE-INDICATIONS
- Patients ayant une hypersensibilité à ce médicament ou aux ingrédients ou aux composants du contenant. Pour une liste complète, voir la section Formes posologiques, composition et conditionnement de la monographie du produit.
Comme TARO-DIPYRIDAMOLE/ASA contient de l’AAS, l’utilisation de ce produit est contre-indiquée chez les patients ayant une allergie connue aux anti-inflammatoires non
- stéroïdiens (AINS) et ceux présentant le syndrome d’asthme, une rhinite et des polypes nasaux.
- Patients présentant un ulcère gastro-intestinal en évolution ou des troubles hémorragiques.
- Patientes au dernier trimestre de leur grossesse.
MISES EN GARDE ET PRÉCAUTIONS
L’administration concomitante de TARO-DIPYRIDAMOLE/ASA avec certains AINS utilisés à des fins analgésiques et/ou anti-inflammatoires n’est PAS recommandée en raison de l’absence de preuves quant aux bienfaits synergiques et au risque de réactions additives. L’administration de certains AINS à des patients qui prennent TARO-DIPYRIDAMOLE/ASA peut augmenter le risque d’effets indésirables graves de nature cardiovasculaire ainsi que d’effets secondaires gastro-intestinaux (voir Interactions médicament-médicament, AINS).
L’ibuprofène peut influencer l’effet antiplaquettaire d’une faible dose d’acide acétylsalicylique. L’administration quotidienne prolongée d’ibuprofène peut diminuer l’efficacité de l’AAS utilisé à des fins de prévention d’AVC, et n’est donc pas recommandée avec la prise de TARO-DIPYRIDAMOLE/ASA (voir Interactions médicament-médicament, Ibuprofène). Les professionnels de la santé devraient informer les patients de l’utilisation occasionnelle appropriée de l’ibuprofène et de TARO-DIPYRIDAMOLE/ASA.
Généralités
ALCOOL
Les patients qui consomment plus de trois boissons alcoolisées par jour devraient être informés du risque d’hémorragie associé à la consommation chronique et excessive d’alcool pendant le traitement par TARO-DIPYRIDAMOLE/ASA en raison de l’AAS contenu dans ce produit.
Si un patient doit subir une chirurgie, on devrait envisager l’arrêt de TARO-DIPYRIDAMOLE/ASA pendant 10 jours avant la chirurgie afin que son effet s’estompe.
Toute céphalée ou migraine qui pourrait survenir particulièrement au début du traitement par TARO-DIPYRIDAMOLE/ASA ne devrait pas être traitée à l’aide de doses analgésiques d’acide acétylsalicylique (voir POSOLOGIE ET ADMINISTRATION; Option thérapeutique possible en cas de maux de tête intolérables).
ÉVÉNEMENTS HÉMORRAGIQUES MAJEURS
Comme avec tout agent antiplaquettaire pouvant causer une hémorragie, l’emploi de TARO-DIPYRIDAMOLE/ASA peut augmenter le risque d’hémorragie, plus spécifiquement les hémorragies cutanées, gastro-intestinales et intracérébrales.
La prudence est de mise chez les patients qui reçoivent un médicament concomitant pouvant accroître le risque d’hémorragie, tel que tout anticoagulant, antiplaquettaire, inhibiteur sélectif du recaptage de la sérotonine (ISRS) ou l’anagrélide (voir INTERACTIONS MÉDICAMENTEUSES).
En raison du risque d’hémorragie comme c’est le cas avec tout autre antiplaquettaire, TARO-DIPYRIDAMOLE/ASA devrait être utilisé avec prudence chez les patients présentant un risque plus élevé d’hémorragie et ces patients devraient faire l’objet d’une surveillance étroite afin de détecter tout signe d’hémorragie, y compris l’hémorragie occulte. Chez les patients ayant récemment subi un accident ischémique transitoire (AIT) ou un accident vasculaire cérébral (AVC) et donc prédisposés aux événements ischémiques, il a été démontré que l’association dipyridamole/acide acétylsalicylique (AAS) augmente l’incidence d’événements hémorragiques majeurs et d’AVC hémorragiques (voir EFFETS INDÉSIRABLES).
Étant donné que ce médicament renferme de l’AAS, l’association de TARO-DIPYRIDAMOLE/ASA avec des corticostéroïdes peut augmenter le risque d’hémorragie gastro-intestinale.
Carcinogenèse et mutagenèse
CARCINOGENÈSE
Au cours d’études sur la carcinogenèse menées auprès de rats et de souris ayant reçu l’association de dipyridamole et d’AAS à un rapport de 1:6 pendant 125 et 105 semaines, respectivement, aucun effet tumorigène significatif n’a été observé aux doses maximales de 450 mg/kg (équivalant à une fraction de 75 mg/kg de dipyridamole, soit 9 fois la dose maximale quotidienne recommandée en mg/kg chez l’humain [ou 1,5 à 2,1 fois la dose recommandée en mg/m2] pour une personne de 50 kg), et de 375 mg/kg d’AAS, c.-à-d. 375 fois la dose maximale quotidienne recommandée en mg/kg chez l’humain (ou 58 à 83 fois la dose recommandée en mg/m2) pour une personne de 50 kg.
Cardiovasculaire
TARO-DIPYRIDAMOLE/ASA doit être utilisé avec prudence chez les patients souffrant de coronaropathie grave (p. ex., angor instable ou infarctus du myocarde récent) en raison de l'effet vasodilatateur du dipyridamole. Chez les patients présentant une coronaropathie sous-jacente et recevant du dipyridamole, les douleurs thoraciques peuvent s'aggraver. Les patients traités par TARO-DIPYRIDAMOLE/ASA ne doivent pas recevoir de dipyridamole par voie intraveineuse. Si une épreuve d’effort avec l’emploi de dipyridamole par voie intraveineuse est considérée nécessaire pour dépister une coronaropathie, le traitement par TARO-DIPYRIDAMOLE/ASA doit être interrompu vingt-quatre (24) heures avant l’épreuve, autrement la sensibilité de l’épreuve d’effort par voie intraveineuse pourrait être limitée.
Chez les patients ayant déjà eu un AVC ou un AIT pour lesquels l’AAS est indiqué dans le but de prévenir un deuxième infarctus du myocarde (IM) ou l’angine de poitrine, il n’a pas été démontré que la dose d’AAS contenue dans l’association dipyridamole/acide acétylsalicylique (AAS) assurait un traitement adéquat pour ces maladies cardiaques.
Gastro-intestinal
ULCÈRE GASTRO-DUODÉNAL
Les patients ayant des antécédents d’ulcère gastro-duodénal ne devraient pas utiliser TARO-DIPYRIDAMOLE/ASA étant donné que l’AAS contenu dans ce produit peut entraîner une irritation de la muqueuse gastrique et une hémorragie.
Les effets secondaires gastro-intestinaux comprennent les douleurs gastriques, les brûlures d’estomac, les nausées, les vomissements, la diarrhée et toute hémorragie gastro-intestinale. Bien que des symptômes gastro-intestinaux bénins, tels que la dyspepsie, soient courants et puissent survenir pendant le traitement, les médecins devraient faire preuve de vigilance afin de détecter tout signe d’ulcération ou d’hémorragie, et ce, même en l’absence de symptômes gastro-intestinaux antérieurs. Les médecins devraient renseigner leurs patients sur les signes et symptômes d’effets secondaires gastro-intestinaux et les mesures à prendre dans un tel cas.
Hématologique
TARO-DIPYRIDAMOLE/ASA devrait être administré avec prudence chez les patients souffrant de troubles hématologiques héréditaires (hémophilie) ou acquis (maladie hépatique ou carence en vitamine K) étant donné que même de faibles doses d’AAS peuvent inhiber la fonction plaquettaire et prolonger le temps de saignement.
Hépatique/Biliaire/Pancréatique
Étant donné que TARO-DIPYRIDAMOLE/ASA renferme de l’AAS, ce médicament devrait être évité chez les patients souffrant d’insuffisance hépatique grave.
Un petit nombre de cas démontrant que le dipyridamole non conjugué s’incorporait aux calculs biliaires à un degré variable (jusqu’à 70 % du poids sec du calcul biliaire) a été signalé. Ces patients étaient tous âgés, présentant des signes d’angiocholite ascendante et prenaient du dipyridamole par voie orale depuis de nombreuses années. Aucune donnée n’indique que le dipyridamole était le facteur à l’origine de la formation de calculs biliaires chez ces patients. Il est possible qu’une déglucuronisation bactérienne du dipyridamole conjugué dans la bile soit le mécanisme responsable de la présence de dipyridamole dans les calculs biliaires.
MYASTHÉNIE
Le composant dipyridamole peut contrecarrer l’effet anticholinestérasique des inhibiteurs de la cholinestérase. Chez les patients atteints de myasthénie, il pourrait être nécessaire d’ajuster le traitement par inhibiteur de la cholinestérase suivant des changements au schéma posologique de TARO-DIPYRIDAMOLE/ASA (voir INTERACTIONS MÉDICAMENTEUSES).
Rénal
Comme TARO-DIPYRIDAMOLE/ASA contient de l’AAS, l’utilisation de ce produit n’est pas recommandée chez les patients souffrant d’insuffisance rénale grave (débit de filtration glomérulaire inférieur à 10 mL/min).
Fonction sexuelle/Reproduction
Aucune étude n’a été menée pour établir les effets sur la fertilité chez l’humain. Dans le cadre d’études précliniques sur le dipyridamole, aucune altération de la fertilité n’a été observée. L’AAS inhibe l’ovulation chez la rate (voir TOXICOLOGIE).
Populations particulières
Femmes enceintes : Aucune étude adéquate et bien contrôlée chez la femme enceinte n’a été menée avec l’association dipyridamole/acide acétylsalicylique (AAS). Étant donné que les résultats d’études sur la reproduction animale ne reflètent pas toujours la réaction chez l’humain, TARO-DIPYRIDAMOLE/ASA ne devrait être utilisé au cours des deux premiers trimestres de la grossesse que si les bienfaits potentiels pour la mère justifient le risque possible pour le fœtus. En raison de l’AAS contenu dans TARO-DIPYRIDAMOLE/ASA, ce produit ne devrait pas être prescrit au cours du dernier trimestre de la grossesse.
Femmes qui allaitent : Le dipyridamole et l’AAS sont excrétés dans le lait maternel. Par conséquent, il faut faire preuve de prudence lorsque TARO-DIPYRIDAMOLE/ASA est administré à une femme qui allaite. TARO-DIPYRIDAMOLE/ASA ne devrait être administré aux mères qui allaitent que si les bienfaits potentiels pour la mère l’emportent sur les risques possibles pour le nouveau-né.
Enfants (moins de 18 ans) : L’innocuité et l’efficacité de l’association dipyridamole-acide acétylsalicylique (AAS) TARO-DIPYRIDAMOLE/ASA chez les enfants n’ont pas été évaluées. Par conséquent, TARO-DIPYRIDAMOLE/ASA ne devrait pas être utilisé chez les enfants.
L’AAS ne devrait pas être utilisé chez les enfants ou adolescents pour traiter des infections virales, accompagnées ou non de fièvre, en raison du risque de syndrome de Reye associé à l’utilisation d’AAS en présence de certaines maladies virales.
Surveillance et tests de laboratoire
L’AAS a été associé à une élévation des enzymes hépatiques, de l’azote uréique du sang et de la créatinine sérique, une hyperkaliémie, une protéinurie et un temps de saignement prolongé. Au cours d’une étude de 24 mois (ESPS-2), les patients traités par les capsules de dipyridamole/acide acétylsalicylique ont présenté une baisse (changement moyen par rapport à la valeur de départ) de l’hémoglobine de 0,25 g/dl, de l’hématocrite de 0,75 % et de la numération érythrocytaire de 0,13 x 10⁶/mm3.
EFFETS INDÉSIRABLES
Aperçu des effets médicamenteux indésirables
Deux études d’envergure (ESPS-2, PRoFESS) menées auprès d’un total de 26 934 patients, dont 11 831 ont reçu les capsules de dipyridamole/acide acétylsalicylique (ESPS-2 : 1 650; PRoFESS : 10 055) ont été utilisées pour définir le profil d’innocuité des capsules de dipyridamole/acide acétylsalicylique. L’étude ESPS-2 a duré 24 mois, alors que l’étude PRoFESS a duré 2,5 ans. Ces données s’ajoutent aux données tirées de la pharmacovigilance pour les capsules de dipyridamole/acide acétylsalicylique.
Les événements indésirables graves signalés dans les études cliniques contrôlées comprenaient les troubles hémorragiques, les troubles de la coagulation, les troubles gastro-intestinaux, la syncope, la céphalée et l’hypotension. Des événements hémorragiques (hémorragie majeure, hémorragie intracrânienne et hémorragie gastro-intestinale) ont été signalés chez des patients traités par les capsules de dipyridamole/acide acétylsalicylique dans les deux études. Dans le cadre de l’étude PRoFESS, des événements hémorragiques majeurs ont été signalés chez 4,1 % des patients du groupe traités par les capsules de dipyridamole/acide acétylsalicylique et 3,6 % des patients traités par clopidogrel. Une hémorragie intracrânienne a été rapportée chez 1,4 % des patients traités par les capsules de dipyridamole/acide acétylsalicylique et 1,0 % des patients du groupe clopidogrel (voir MISES EN GARDE ET PRÉCAUTIONS).
Les réactions indésirables signalées le plus couramment étaient les étourdissements, la dyspepsie, la douleur abdominale, l’anémie, l’hypersensibilité, l’aggravation des symptômes de coronaropathie, l’épistaxis, l’hémorragie gastro-intestinale, la céphalée, la myalgie, les vomissements et la nausée. Les manifestations ayant entraîné le plus souvent l’abandon du traitement par les capsules de dipyridamole/acide acétylsalicylique étaient la céphalée, les vomissements et la nausée.
Réactions indésirables observées durant les études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
ESPS2
Une étude multicentrique à double insu et randomisée de 24 mois (ESPS-2) a été menée afin de comparer l’efficacité et l’innocuité des capsules de dipyridamole/acide acétylsalicylique à celles d’un placebo, du dipyridamole à libération prolongée seul et de l’AAS seul. L’étude a été menée auprès de 6602 patients (hommes et femmes) ayant eu un AVC ischémique ou un accident ischémique transitoire dans les trois mois précédant la randomisation. Dans l’étude ESPS-2, le taux d’abandon du traitement en raison de manifestations indésirables était de 27,8 % pour les capsules de dipyridamole/acide acétylsalicylique, de 28,2 % pour le dipyridamole à libération prolongée, de 23,2 % pour l’AAS et de 23,7 % pour le placebo.
Le Tableau 1 présente les manifestations indésirables signalées par plus de 1 % des patients traités par les capsules de dipyridamole/acide acétylsalicylique dont l’incidence était également supérieure à celle observée chez les patients recevant le placebo.
Tableau 1 : INCIDENCE DES MANIFESTATIONS INDÉSIRABLES DANS L’ÉTUDE ESPS-2 SIGNALÉES PAR > 1 % DES PATIENTS DURANT LE TRAITEMENT PAR LES CAPSULES DE DIPYRIDAMOLE/ACIDE ACÉTYLSALICYLIQUE ET DONT L’INCIDENCE ÉTAIT SUPÉRIEURE À CELLE OBSERVÉE AVEC LE PLACEBO
| Groupe de traitement | ||||||||
|---|---|---|---|---|---|---|---|---|
| Capsules de dipyridamole/ acide acétylsalicylique | DP-LP seul | AAS seul | placebo | |||||
| Nombre total de patients | N = 1650 | N = 1654 | N = 1649 | N = 1649 | ||||
| Nombre total de patients (%) présentant au moins une manifestation indésirable avec le traitement | 1319 (79,9 %) | 1305 (78,9 %) | 1323 (80,2 %) | 1304 (79,1 %) | ||||
| Système organique / Terme préféré | ||||||||
| Toute hémorragie** Gravité de l’hémorragie*** | ||||||||
| Bénigne | 84 (5,1 %) | 53 (3,2 %) | 82 (5,0 %) | 52 (3,2 %) | ||||
| Modérée | 33 (2,0 %) | 18 (1,1 %) | 33 (2,0 %) | 15 (0,9 %) | ||||
| Grave | 23 (1,4 %) | 4 (0,2 %) | 19 (1,2 %) | 5 (0,3 %) | ||||
| Mortelle | 4 (0,2 %) | 2 (0,1 %) | 1 (0,1 %) | 2 (0,1 %) | ||||
| Organisme entier – Troubles généraux | ||||||||
| Douleur | 105 (6,4 %) | 88 (5,3 %) | 103 (6,2 %) | 99 (6,0 %) | ||||
| Fatigue | 95 (5,8 %) | 93 (5,6 %) | 97 (5,9 %) | 90 (5,5 %) | ||||
| Douleur dorsale | 76 (4,6 %) | 77 (4,7 %) | 74 (4,5 %) | 65 (3,9 %) | ||||
| Blessure accidentelle | 42 (2,5 %) | 24 (1,5 %) | 51 (3,1 %) | 37 (2,2 %) | ||||
| Malaise | 27 (1,6 %) | 23 (1,4 %) | 26 (1,6 %) | 22 (1,3 %) | ||||
| Asthénie | 29 (1,8 %) | 19 (1,1 %) | 17 (1,0 %) | 18 (1,1 %) | ||||
| Syncope | 17 (1,0 %) | 13 (0,8 %) | 16 (1,0 %) | 8 (0,5 %) | ||||
| Troubles cardio-vasculaires - Généraux | ||||||||
| Groupe de traitement | ||||||||
| Groupe de traitement | ||||||||
| Capsules de dipyridamole/ acide acétylsalicylique | DP-LP seul | AAS seul | placebo | |||||
| Capsules de dipyridamole/ acide acétylsalicylique | DP-LP seul | AAS seul | placebo | |||||
| Nombre total de patients | N = 1650 | N = 1654 | N = 1649 | N = 1649 | ||||
| Nombre total de patients | N = 1650 | N = 1654 | N = 1649 | N = 1649 | ||||
| Nombre total de patients (%) présentant au moins une manifestation indésirable avec le traitement | 1319 (79,9 %) | 1305 (78,9 %) | 1323 (80,2 %) | 1304 (79,1 %) | ||||
| Insuffisance cardiaque | 26 (1,6 %) | 17 (1,0 %) | 30 (1,8 %) | 25 (1,5 %) | ||||
| Troubles du système nerveux central et périphérique | ||||||||
| Céphalées | 647 (39,2 %) | 634 (38,3 %) | 558 (33,8 %) | 543 (32,9 %) | ||||
| Convulsions | 28 (1,7 %) | 15 (0,9 %) | 28 (1,7 %) | 26 (1,6 %) | ||||
| Troubles gastro-intestinaux | ||||||||
| Dyspepsie | 303 (18,4 %) | 288 (17,4 %) | 299 (18,1 %) | 275 (16,7 %) | ||||
| Douleur abdominale | 289 (17,5 %) | 255 (15,4 %) | 262 (15,9 %) | 239 (14,5 %) | ||||
| Nausées | 264 (16,0 %) | 254 (15,4 %) | 210 (12,7 %) | 232 (14,1 %) | ||||
| Diarrhée | 210 (12,7 %) | 257 (15,5 %) | 112 (6,8 %) | 161 (9,8 %) | ||||
| Vomissements | 138 (8,4 %) | 129 (7,8 %) | 101 (6,1 %) | 118 (7,2 %) | ||||
| Hémorragie rectale | 26 (1,6 %) | 22 (1,3 %) | 16 (1,0 %) | 13 (0,8 %) | ||||
| Méléna | 31 (1,9 %) | 10 (0,6 %) | 20 (1,2 %) | 13 (0,8 %) | ||||
| Hémorroïdes | 16 (1,0 %) | 13 (0,8 %) | 10 (0,6 %) | 10 (0,6 %) | ||||
| Hémorragie gastro-intestinale | 20 (1,2 %) | 5 (0,3 %) | 15 (0,9 %) | 7 (0,4 %) | ||||
| Troubles musculo-squelettiques | ||||||||
| Arthralgie | 91 (5,5 %) | 75 (4,5 %) | 91 (5,5 %) | 76 (4,6 %) | ||||
| Arthrite | 34 (2,1 %) | 25 (1,5 %) | 17 (1,0 %) | 19 (1,2 %) | ||||
| Arthrose | 18 (1,1 %) | 22 (1,3 %) | 13 (0,8 %) | 14 (0,8 %) | ||||
| Myalgie | 20 (1,2 %) | 16 (1,0 %) | 11 (0,7 %) | 11 (0,7 %) | ||||
| Néoplasme | ||||||||
| Néoplasme NSA | 28 (1,7 %) | 16 (1,0 %) | 23 (1,4 %) | 20 (1,2 %) | ||||
| Nombre total de patients (%) présentant au moins une manifestation indésirable avec le traitement | 1319 (79,9 %) | 1305 (78,9 %) | 1323 (80,2 %) | 1304 (79,1 %) | ||||
| Troubles des plaquettes, de la coagulation et hémorragiques | ||||||||
| Hémorragie (NSA) | 52 (3,2 %) | 24 (1,5 %) | 46 (2,8 %) | 24 (1,5 %) | ||||
| Épistaxis | 39 (2,4 %) | 16 (1,0 %) | 45 (2,7 %) | 25 (1,5 %) | ||||
| Purpura | 23 (1,4 %) | 8 (0,5 %) | 9 (0,5 %) | 7 (0,4 %) | ||||
| Troubles psychiatriques | ||||||||
| Amnésie | 39 (2,4 %) | 40 (2,4 %) | 57 (3,5 %) | 34 (2,1 %) | ||||
| Confusion | 18 (1,1 %) | 9 (0,5 %) | 22 (1,3 %) | 15 (0,9 %) | ||||
| Anorexie | 19 (1,2 %) | 17 (1,0 %) | 10 (0,6 %) | 15 (0,9 %) | ||||
| Somnolence | 20 (1,2 %) | 13 (0,8 %) | 18 (1,1 %) | 9 (0,5 %) | ||||
| Troubles des globules rouges | ||||||||
| Anémie | 27 (1,6 %) | 16 (1,0 %) | 19 (1,2 %) | 9 (0,5 %) | ||||
| Troubles de l’appareil respiratoire | ||||||||
| Toux | 25 (1,5 %) | 18 (1,1 %) | 32 (1,9 %) | 21 (1,3 %) | ||||
| Infection des voies respiratoires supérieures | 16 (1,0 %) | 9 (0,5 %) | 16 (1,0 %) | 14 (0,8 %) | ||||
Remarque : DP-LP = dipyridamole à libération prolongée à 400 mg/jour; AAS = acide acétylsalicylique à 50 mg/jour.
Remarque : Schéma posologique bid pour tous les traitements.
** Hémorragie à tout site rapportée pendant le suivi et dans les 15 jours suivant un AVC ou l’arrêt du traitement.
*** Gravité de l’hémorragie : bénigne = n’a nécessité aucun traitement spécial; modérée = a nécessité un traitement spécifique, mais pas de transfusion de sang; grave = a nécessité une transfusion de sang.
Remarque : NSA = non spécifié autrement
Réactions indésirables moins courantes observées dans les études cliniques (< 1 %)
Les réactions indésirables survenues chez moins de 1 % des patients traités par les capsules de dipyridamole/acide acétylsalicylique au cours de l’étude ESPS-2 et possiblement associées au dipyridamole ou à l’AAS sont indiquées ci-dessous.
Organisme entier : réaction allergique, fièvre
Cardio-vasculaire : hypotension, bouffées de chaleur
Système nerveux central : coma, paresthésie
Gastro-intestinal: gastrite, ulcération et perforation
Troubles auditifs et vestibulaires : acouphène et surdité. Les patients présentant une perte auditive des fréquences aiguës peuvent avoir de la difficulté à percevoir l’acouphène. Chez ces patients, l’acouphène ne peut pas être utilisé à titre de signe clinique de salicylisme.
Troubles de la fréquence et du rythme cardiaques : tachycardie, palpitations, arythmie, tachycardie supraventriculaire
Troubles hépatiques et des voies biliaires : calculs biliaires, ictère, fonction hépatique anormale
Troubles métaboliques et nutritionnels : hyperglycémie, soif
Troubles des plaquettes, de la coagulation et hémorragiques : hématome, saignement gingival, hémorragie cérébrale, intracrânienne et sous-arachnoïdienne
Remarque : Un cas de pancytopénie a été signalé par un patient du groupe traité par les capsules de dipyridamole/acide acétylsalicylique. Ce patient s’est rétabli sans qu’il ait été nécessaire d’interrompre le traitement par les capsules de dipyridamole/acide acétylsalicylique.
Troubles psychiatriques : agitation
Troubles de la reproduction : hémorragie utérine
Troubles respiratoires : hypernoïa, asthme, bronchospasme, hémoptysie, œdème pulmonaire
Sens : perte de sensibilité gustative
Troubles de la peau et des annexes cutanés : prurit, urticaire
Uro-génital : insuffisance rénale, hématurie
Résultats hématologiques et chimiques cliniques anormaux
Au cours d’une étude de 24 mois (ESPS-2), les patients traités par les capsules de dipyridamole/acide acétylsalicylique ont présenté une baisse (changement moyen par rapport à la valeur de départ) de l’hémoglobine de 0,25 g/dl, de l’hématocrite de 0,75 % et de la numération érythrocytaire de 0,13 x 10⁶/mm3.
Réactions indésirables observées durant la pharmacovigilance
Les réactions indésirables additionnelles signalées dans la documentation ou les rapports spontanés d’effets secondaires postcommercialisation pour le dipyridamole ou l’AAS sont les suivantes :
Organisme entier : hypothermie, migraine (surtout au début du traitement), fièvre
Cardio-vasculaire : angine de poitrine, aggravation des symptômes de coronaropathie, tachycardie, syncope, hypotension, bouffées de chaleur, arythmie
Système nerveux central : œdème cérébral, étourdissements, céphalée, y compris la migraine (surtout au début du traitement), agitation, œdème cérébral, léthargie, convulsions
Troubles oculaires : hémorragie oculaire
Liquide et électrolyte : hyperkaliémie, acidose métabolique, alcalose respiratoire
Gastro-intestinal : pancréatite, vomissements, nausée, diarrhée, dyspepsie, ulcère gastrique, ulcère duodénal, gastrite érosive, hémorragie gastro-intestinale, douleur abdominale, ulcère gastrique perforé, ulcère duodénal perforé, méléna, hématémèse
Troubles auditifs et vestibulaires : perte auditive, acouphène, surdité
Hypersensibilité : anaphylaxie aiguë, œdème laryngé, réactions d’hypersensibilité, y compris éruption cutanée, urticaire, bronchospasme grave et œdème de Quincke, réactions anaphylactiques (surtout chez les patients asthmatiques)
Investigations : test de la fonction hépatique anormal, taux élevé d’acide urique (peut entraîner une crise de goutte), temps de prothrombine prolongé
Troubles hépatiques et biliaires : hépatite, incorporation dans les calculs biliaires, syndome de Reye
Musculo-squelettique : rhabdomyolyse, myalgie
Troubles métaboliques et nutritionnels : hypoglycémie (enfants), déshydratation, hyperglycémie, soif, hyperkaliémie, acidose métabolique, alcalose respiratoire
Troubles psychiatriques : confusion
Troubles des plaquettes, de la coagulation et hémorragiques : prolongation du temps de prothrombine, prolongation du temps de saignement, hémorragie chirurgicale (augmentation du saignement durant une chirurgie), hémorragie postopératoire (augmentation du temps de saignement après une chirurgie), coagulation intravasculaire disséminée, coagulopathie, thrombopénie (réduction de la numération plaquettaire), anémie, anémie due à une carence en fer en raison d’une hémorragie gastro-intestinale occulte
Reproduction : grossesse et travail prolongés, naissance d’enfants mort-nés, nourrissons de faible poids à la naissance, hémorragie pendant la grossesse, hémorragie post-partum, nouveau-né présentant un retard de croissance intra-utérin
Respiratoire : tachypnée, épistaxis, dyspnée, saignement gingival, œdème de la glotte, hyperventilation, œdème pulmonaire, tachypnée
Troubles de la peau et des annexes cutanés : éruptions cutanées, alopécie, œdème de Quincke, hémorragies cutanées telles que contusion, ecchymose et hématome, érythème polymorphe
Uro-génital : insuffisance rénale, nécrose médullaire rénale, néphrite interstitielle, protéinurie
Liste de réactions indésirables signalées avec les capsules de dipyridamole/acide acétylsalicylique durant des études cliniques et dans des rapports de pharmacovigilance, par ordre de fréquence :
| Réactions indésirables | Fréquences |
Maux de tête Étourdissements Dyspepsie Diarrhée Nausées Douleur abdominale | Très courantes ≥ 1/10 |
| Réactions d’hypersensibilité (éruption cutanée, urticaire, bronchospasme grave, œdème de Quincke) | Courantes |
Anémie Hémorragie intracrânienne Migraine Aggravation des symptômes de coronaropathie (maladie des artères coronaires) Syncope Épistaxis Vomissements Hémorragie gastro-intestinale (grave) Myalgie | ≥ 1/100 < 1/10 |
Hémorragie intra-oculaire (dans les yeux) Tachycardie Hypotension Bouffées de chaleur Ulcère gastrique Ulcère duodénal | Peu courantes ≥ 1/1000 < 1/100 |
Thrombocytopénie (diminution du nombre de plaquettes) Anémie due à une carence en fer en raison d’une hémorragie gastro-intestinale occulte Gastrite érosive | Rare ≥ 1/10 000 < 1/1000 |
Hémorragie cutanée (contusion, ecchymose, hématome) Prolongation du temps de saignement Hémorragie post-opératoire Hémorragie chirurgicale | Fréquence inconnue* Ces réactions indésirables n’ont pas été signalées dans des études cliniques, donc leur fréquence n’a pu être calculée. |
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Aperçu
Lorsque TARO-DIPYRIDAMOLE/ASA est administré en association avec des substances influençant la coagulation, comme des anticoagulants et des antiplaquettaires, le profil d’innocuité de ces médicaments doit être observé.
En raison du risque accru d’hémorragie, on devrait faire preuve de prudence lorsque TARO-DIPYRIDAMOLE/ASA est administré en association avec de l’héparine ou de la warfarine.
Le composant dipyridamole contenu dans les capsules TARO-DIPYRIDAMOLE/ASA peut accroître l’effet hypotenseur des médicaments qui réduisent la tension artérielle. Les médicaments énumérés ci-dessous ont été identifiés en fonction de rapports d’observation d’interactions médicamenteuses ou d’études, ou d’interactions médicamenteuses possibles selon l’ampleur et la gravité de l’interaction (c.-à-d. celles qui sont considérées comme des contre-indications).
Tableau 2 : INTERACTIONS MÉDICAMENT-MÉDICAMENT ÉTABLIES OU POSSIBLES
| Effet | Commentaire clinique | |
| Les interactions médicamenteuses suivantes sont associées au dipyridamole contenu dans TARO-DIPYRIDAMOLE/ASA : | ||
| ADÉNOSINE | Il a été rapporté que le dipyridamole accroît la concentration plasmatique et les effets cardio-vasculaires de l'adénosine. | Il pourrait être nécessaire d’ajuster la dose d'adénosine. |
| INHIBITEURS DE LA CHOLINESTÉRASE | Le dipyridamole contenu dans TARO-DIPYRIDAMOLE/ASA peut neutraliser l’effet anticholinestérase des inhibiteurs de la cholinestérase et, par conséquent, aggraver la myasthénie. | On devrait aviser les patients de consulter un médecin en cas d’aggravation de la maladie. |
| Les interactions médicamenteuses suivantes sont associées à l’AAS contenu dans TARO-DIPYRIDAMOLE/ASA : | ||
| ACÉTAZOLAMIDE | Comme TARO-DIPYRIDAMOLE/ASA contient de l’AAS, l’utilisation concomitante de TARO-DIPYRIDAMOLE/ASA et d’acétazolamide peut entraîner des concentrations sériques élevées d’acétazolamide (et une toxicité) en raison de la compétition au niveau des tubules rénaux. | Il pourrait être nécessaire d’ajuster la dose d’acétazolamide |
| ANAGRÉLIDE | En raison du composant AAS, l’utilisation concomitante de TARO-DIPYRIDAMOLE/ASA et d’anagrélide pourrait accroître le risque de saignement. | On devrait aviser les patients de consulter un médecin en présence de signes ou de symptômes de saignement. |
| CONSOMMATION CHRONIQUE D’ALCOOL | Le risque de saignement gastro-intestinal est plus élevé lorsque l’acide acétylsalicylique est administré conjointement à une consommation chronique d’alcool. | On devrait aviser les patients de consulter un médecin en présence de signes ou symptômes de saignement. |
| INHIBITEURS DE L’ENZYME DE CONVERSION DE L’ANGIOTENSINE (IECA) | En raison de l’effet indirect de l’AAS sur la voie de conversion de la rénine-angiotensine, les effets hyponatrémiques et hypotenseurs des inhibiteurs de l’enzyme de conversion de l’angiotensine peuvent être atténués par l’administration concomitante de TARO-DIPYRIDAMOLE/ASA. | On devrait aviser les patients de consulter un médecin en présence de signes ou symptômes d’une diminution de la fonction rénale tels qu’un œdème ou une augmentation de la tension artérielle. |
| ANTICOAGULANTS | Les patients recevant des anticoagulants courent un risque plus élevé d’hémorragie en raison d’interactions médicamenteuses et des effets sur les plaquettes. L’AAS peut déloger la warfarine des sites de liaison aux protéines, entraînant une prolongation du temps de prothrombine et de saignement. L’AAS contenu dans TARO-DIPYRIDAMOLE/ASA peut accroître l’activité anticoagulante de l’héparine et, par conséquent, accroître le risque de saignement. L’acide acétylsalicylique peut intensifier les effets des anticoagulants, ce qui peut augmenter le risque de saignement. | On devrait aviser les patients de consulter un médecin en présence de signes ou symptômes de saignement. |
| AGENTS ANTIPLAQUETTAIRES | L’acide acétylsalicylique peut intensifier l’effet des agents antiplaquettaires (p. ex., clopidogrel, ticlopidine), ce qui peut augmenter le risque de saignement. | On devrait aviser les patients de consulter un médecin en présence de signes ou symptômes de saignement. |
| ANTICONVULSIVANTS | L’AAS contenu dans TARO-DIPYRIDAMOLE/ASA peut déloger la phénytoïne et l’acide valproïque liés aux protéines, entraînant une baisse de la concentration totale de phénytoïne et une augmentation de la concentration sérique d’acide valproïque. L’acide acétylsalicylique peut intensifier l’effet de l’acide valproïque, ce qui peut augmenter le risque d’hépatotoxicité rare mais souvent mortelle. | Il peut être nécessaire d’ajuster la dose de phénytoïne ou d’acide valproïque. |
| BÊTA-BLOQUANTS | Les effets hypotenseurs des bêtabloquants peuvent être atténués par l’administration concomitante de TARO- | On devrait aviser les patients de consulter un médecin en présence de |
| DIPYRIDAMOLE/ASA en raison de l’inhibition des prostaglandines rénales par l’AAS, entraînant une réduction du débit sanguin rénal et une rétention hydro-sodée. | signes ou symptômes d’une diminution de la fonction rénale tels qu’un œdème ou une augmentation de la tension artérielle. | |
| CORTICOSTÉROÏDES | L’administration d’acide acétylsalicylique conjointement à des corticostéroïdes peut augmenter le risque de saignement gastro-intestinal. | On devrait aviser les patients de consulter un médecin en présence de signes ou symptômes de saignement. |
| DIURÉTIQUES | L’efficacité des diurétiques chez les patients présentant une maladie rénale ou cardio-vasculaire sous-jacente peut être réduite avec l’administration concomitante de TARO-DIPYRIDAMOLE/ASA en raison de l’inhibition des prostaglandines rénales par l’AAS, entraînant une réduction du débit sanguin rénal et une rétention hydro-sodée. | On devrait aviser les patients de consulter un médecin en présence de signes ou symptômes d’une diminution de la fonction rénale tels qu’un œdème. |
| IBUPROFÈNE | L’ibuprofène peut influencer l’effet antiplaquettaire d’une faible dose d’acide acétylsalicylique. L’administration quotidienne prolongée d’ibuprofène peut diminuer l’efficacité de l’AAS utilisé à des fins de prévention d’AVC. | L’administration quotidienne prolongée d’ibuprofène n’est donc pas recommandée avec la prise de TARO-DIPYRIDAMOLE/ASA. Les médecins devraient mettre les patients en garde relativement à la prise occasionnelle d’ibuprofène durant le traitement par TARO-DIPYRIDAMOLE/ASA. |
| MÉTHOTREXATE | L’AAS contenu dans TARO-DIPYRIDAMOLE/ASA peut inhiber la clairance rénale du méthotrexate, entraînant une toxicité médullaire, particulièrement chez les personnes âgées ou souffrant d’insuffisance rénale. | Il peut être nécessaire d’ajuster la dose de méthotrexate. |
| ANTI-INFLAMMATOIRES NON STÉROÏDIENS (AINS) | Comme TARO-DIPYRIDAMOLE/ASA contient de l’AAS, l’administration concomitante de TARO-DIPYRIDAMOLE/ASA et d’AINS pourrait aggraver une hémorragie et perturber la fonction rénale. L’administration d’acide acétylsalicylique conjointement à des AINS peut augmenter le risque de saignement gastro-intestinal. | On devrait aviser les patients de consulter un médecin en présence de signes ou symptômes de saignement. |
| HYPOGLYCÉMIANTS ORAUX | TARO-DIPYRIDAMOLE/ASA peut accroître l’efficacité des hypoglycémiants oraux et entraîner une hypoglycémie. | On devrait aviser les patients de consulter un médecin en présence de |
| signes ou symptômes d’hypoglycémie. | ||
| INHIBITEURS SÉLECTIFS DU RECAPTAGE DE LA SÉROTONINE (ISRS) | Les ISRS peuvent augmenter le risque de saignement. | On devrait aviser les patients de consulter un médecin en présence de signes ou symptômes de saignement. |
| URICOSURIQUES (PROBÉNÉCIDE ET SULFINPYRAZONE) ET AGENTS NATRIURÉTIQUES | L’AAS contenu dans TARO-DIPYRIDAMOLE/ASA inhibe l’action uricosurique des agents uricosuriques. L’AAS diminue l’effet natriurétique du spironolactone chez les volontaires sains. | On devrait aviser les patients de consulter un médecin en présence de signes ou symptômes d’une diminution de la fonction rénale tels qu’un œdème. |
Interactions médicament-produits à base de plantes médicinales
Aucune étude pharmacocinétique visant à déterminer l’effet d’herbes médicinales ou d’aliments n’a été menée avec l’association dipyridamole/acide acétylsalicylique (AAS).
Interactions médicament-épreuve de laboratoire
Aucune étude pharmacocinétique visant à déterminer l’effet des interactions avec les épreuves de laboratoire n’a été menée avec l’association dipyridamole/acide acétylsalicylique (AAS).
Interactions médicament-mode de vie
Aucune étude pharmacocinétique visant à déterminer l’effet du mode de vie n’a été menée avec l’association dipyridamole/acide acétylsalicylique (AAS).
Aucune étude visant à déterminer l’effet du médicament sur la capacité de conduire ou d’utiliser des machines n’a été effectuée.
Les patients devraient être avisés que des symptômes tels que des étourdissements et un état de confusion ont été signalés dans des études cliniques. La prudence est donc de mise durant la conduite d’une voiture ou l’utilisation de machines. Si les patients présentent de tels symptômes, ils devraient éviter les tâches possiblement dangereuses, comme conduire ou utiliser des machines.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Pour administration orale.
Posologie recommandée et modification posologique
La dose recommandée de TARO-DIPYRIDAMOLE/ASA est d’une capsule deux fois par jour, soit une capsule le matin et une capsule le soir avec ou sans aliments.
Option thérapeutique possible en cas de maux de tête intolérables
En cas de maux de tête intolérables durant la phase d’instauration du traitement, il est recommandé de prendre une capsule de TARO-DIPYRIDAMOLE/ASA au coucher, et de prendre une faible dose (inférieure à 500-1000 mg) d’acide acétylsalicylique (AAS) seul le matin.
Puisque les maux de tête causés par les propriétés vasodilatatrices du dipyridamole devraient s’estomper avec la poursuite du traitement, il est habituellement possible de reprendre l’administration biquotidienne de TARO-DIPYRIDAMOLE/ASA après une semaine environ.
Administration
Les capsules doivent être avalées entières sans les mâcher.
SURDOSAGE
En raison du rapport de dose entre le dipyridamole et l’AAS, un surdosage par TARO-DIPYRIDAMOLE/ASA se manifestera probablement par l’apparition de signes et symptômes associés à une dose excessive de dipyridamole. En cas de surdosage réel ou soupçonné, on recommande de communiquer immédiatement avec un centre antipoison. Un traitement médical diligent est de rigueur.
DIPYRIDAMOLE
SYMPTÔMES
L’expérience avec le dipyridamole dans le cas de surdosage est limitée. D’après les effets hémodynamiques connus du dipyridamole, des symptômes, tels que sensation de chaleur, bouffées de chaleur, sudation, pouls accéléré, agitation, sensation de faiblesse, étourdissements, et plaintes liées à l’angor peuvent être anticipés. Une baisse de la tension artérielle et une tachycardie pourraient également survenir.
TRAITEMENT
Un traitement symptomatique est recommandé, pouvant inclure l’administration d’un agent vasopresseur. Un lavage d’estomac devrait être considéré. Étant donné que le dipyridamole se lie fortement aux protéines, la dialyse n’aura probablement aucun bienfait. L’administration de dérivés des xanthines (p. ex., aminophylline) peut neutraliser les effets hémodynamiques d’un surdosage au dipyridamole.
AAS
SYMPTÔMES
Les symptômes d’un surdosage à l’AAS peuvent comprendre : hyperventilation (respiration rapide et profonde), nausées, vomissements, vertige, acouphène, bouffées de chaleur, sudation, soif, tachycardie, trouble de la vision et de l’ouïe, étourdissements et états confusionnels. L’acouphène peut être un symptôme d’un surdosage, particulièrement chez les patients âgés. Dans les cas plus graves, des perturbations acido-basiques comprenant l’alcalose respiratoire et l’acidose métabolique peuvent se produire. En cas de surdosage grave, les symptômes peuvent comprendre : fièvre, hémorragie, excitation, confusion, convulsions ou coma et insuffisance respiratoire.
TRAITEMENT
Le traitement consiste à prévenir et à traiter les perturbations acido-basiques et hydroélectrolytiques. La clairance rénale est accrue en augmentant le débit urinaire et par diurèse alcaline, mais la prudence est de mise afin de ne pas aggraver davantage l’acidose métabolique et l’hypokaliémie. Il faut prévenir l’acidémie en administrant des liquides à teneur adéquate en sodium et du bicarbonate de sodium. Une hypoglycémie peut parfois accompagner un surdosage aux salicylés et être corrigée par des solutions de glucose. En cas de diathèse hémorragique, donner de la vitamine K. L’hémodialyse peut s'avérer utile dans le cas de perturbations acido-basiques complexes, particulièrement en présence d’une fonction rénale anormale.
Pour la prise en charge d’un surdosage médicamenteux soupçonné, communiquez avec le Centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Les plaquettes sanguines participent activement à la pathogénie de lésions athéroscléreuses et de la thrombose, principale cause de la plupart des accidents vasculaires cérébraux (AVC) et des accidents ischémiques transitoires (AIT). On présume que les plaquettes adhèrent à l’endothélium dysfonctionnel dénudé et qu’elles libèrent des substances mitogènes, telles que le facteur de croissance dérivé des plaquettes, qui favorisent l’évolution de la lésion jusqu'au point de rupture et la thrombose. L’action antithrombotique de TARO-DIPYRIDAMOLE/ASA est due aux effets antiplaquettaires additifs du dipyridamole et de l’acide acétylsalicylique (AAS).
DIPYRIDAMOLE
Le dipyridamole inhibe in vitro et in vivo le recaptage de l’adénosine dans les plaquettes, les cellules endothéliales et les érythrocytes; l’inhibition est d'environ 80 % à la Cmax et est fonction de la dose aux concentrations plasmatiques thérapeutiques (0,5 à 1,9 μg/mL). Cette inhibition entraîne une élévation des concentrations locales d’adénosine, laquelle agit sur les récepteurs A2 des plaquettes, stimulant l’adénylcyclase et augmentant la concentration d’adénosine monophosphate-3’, 5’ cyclique (AMPc) plaquettaire. Par l’entremise de ce mécanisme, l’agrégation plaquettaire est inhibée en réaction à divers stimuli, tels que le facteur d’activation des plaquettes, le collagène et l’adénosine-diphosphate (ADP). Une agrégation plaquettaire réduite diminue la consommation de plaquettes pour qu’elles atteignent un taux normal.
Le dipyridamole inhibe également la phosphodiestérase (PDE) dans divers tissus. Bien que l’inhibition de l’AMPc-PDE soit faible, des concentrations thérapeutiques de dipyridamole inhibent la guanosine monophosphate-3’, 5’ cyclique-PDE (GMPc-PDE), augmentant ainsi la production de GMPc par le facteur relaxant d'origine endothéliale ou oxyde nitrique.
AAS
L’AAS entrave l’agrégation plaquettaire en inhibant de façon irréversible la cyclo-oxygénase dans les plaquettes et, par conséquent, la production de thromboxane A2, inducteur puissant de l’agrégation plaquettaire et de la vasoconstriction. Au cours d’études sur l’inhibition de l’activité plaquettaire, une dose de 25 mg d’AAS a été administrée deux fois par jour à 5 sujets pendant 2,5 jours. Une inhibition complète de l’agrégation plaquettaire provoquée par le collagène a été obtenue après la 5e dose d’AAS, et l’effet maximal a persisté pendant 2 à 3 jours suivant l’interruption du médicament.
Pharmacodynamie
Il n’y a aucune interaction significative entre l’AAS et le dipyridamole. La cinétique de ces composants demeure inchangée lorsqu’ils sont administrés ensemble dans TARO-DIPYRIDAMOLE/ASA. TARO-DIPYRIDAMOLE/ASA n’est pas interchangeable avec les composants individuels de l’AAS et du dipyridamole.
DIPYRIDAMOLE
Absorption : La dissolution et l’absorption du dipyridamole contenu dans les capsules TARO-DIPYRIDAMOLE/ASA ne sont pas fonction du pH dans les voies gastro-intestinales. La concentration plasmatique maximale est atteinte en 1,5 à 2 heures après l’administration. La biodisponibilité absolue du dipyridamole contenu dans les capsules de dipyridamole/acide acétylsalicylique est d’environ 70 %. À une dose d’entretien quotidienne de 400 mg de la préparation à libération prolongée, la concentration plasmatique maximale à l’état d’équilibre est de 1,5 à 3 μg/mL et la concentration minimale entre 0,4 et 0,8 μg/mL.
Aucune étude pharmacocinétique visant à déterminer l’effet de la nourriture n’a été menée avec l’association dipyridamole/acide acétylsalicylique (AAS).
Distribution : En raison de ses grandes propriétés lipophiles, le dipyridamole est diffusé dans de nombreux organes. Cependant, il a été démontré que ce médicament ne traverse pas la barrière hématoencéphalique de façon significative.
Métabolisme : Le dipyridamole est métabolisé dans le foie. Dans le plasma, environ 80 % de la quantité totale est composée de la molécule mère et 20 % de monoglucuronide.
Excrétion : La majorité du métabolite glucuronoconjugué (environ 95 %) est excrétée par la bile dans les fèces avec certains signes de circulation entéro-hépatique. L’excrétion rénale de la molécule mère est négligeable et l’excrétion urinaire du métabolite glucuronoconjugué est faible (environ 5 %). La demi-vie d’élimination dominante suivant une administration orale ou intraveineuse est d’environ 40 minutes.
Populations particulières et maladies
Patients âgés : Les concentrations plasmatiques (déterminées comme étant l’aire sous la courbe, ASC) de dipyridamole chez des sujets âgés en bonne santé (> 65 ans) sont environ 30 à 50 % plus élevées que chez les sujets âgés de moins de 55 ans avec le traitement par les capsules de dipyridamole/acide acétylsalicylique. Cette différence est due principalement à une réduction de la clairance.
Insuffisance hépatique : Comparativement aux volontaires en bonne santé, les patients souffrant d'insuffisance hépatique bénigne à grave n’ont présenté aucun changement significatif des concentrations plasmatiques de dipyridamole, mais une augmentation du métabolite monoglucuronide inactif du point de vue pharmacologique a été observée. Le dipyridamole peut être administré sans restriction en l’absence de signes d’insuffisance hépatique.
Insuffisance rénale : L’élimination rénale du dipyridamole est très faible (environ 5 %). Chez les patients présentant une clairance de la créatinine d’environ 15 mL/min à > 100 mL/min, aucun changement n’a été observé dans le profil pharmacocinétique du dipyridamole ni de son métabolite glucuronoconjugué.
AAS
Absorption : Le taux d’absorption de l’AAS au niveau des voies gastro-intestinales est fonction de la préparation utilisée, la présence ou l’absence de nourriture, du pH de l’estomac et autres facteurs physiologiques. Étant donné que l’effet pharmacodynamique de l’AAS résulte de l’acétylation irréversible des plaquettes, la durée de son activité pharmacodynamique n’est pas fonction de son profil pharmacocinétique mais de la durée de vie des plaquettes (environ 8 à 10 jours). Par conséquent, de petites différences dans la pharmacocinétique de l’AAS, telles qu’un taux d’absorption ou d’élimination variable, sont sans rapport avec son activité pharmacologique à l’administration chronique. L’AAS est modérément hydrolysé en acide salicylique dans le foie et la paroi gastro-intestinale, et 50 à 75 % de la dose administrée atteint la circulation systémique sous forme d’AAS inchangé. La concentration plasmatique maximale est atteinte en 0,5 à 1 heure après l’administration d’une dose quotidienne de 50 mg d’AAS dans les capsules de dipyridamole/acide acétylsalicylique (25 mg bid). La concentration plasmatique maximale à l’état d’équilibre est de 319 ng/mL (175 à 463 ng/mL).
Distribution : L’AAS ne se lie que faiblement aux protéines plasmatiques et son volume apparent de distribution est faible (10 L). À une concentration plasmatique faible (< 100 μg/mL), environ 90 % de l’acide salicylique se lie à l’albumine. L’acide salicylique est largement distribué dans tous les tissus et liquides organiques, incluant le système nerveux central, le lait maternel et les tissus du fœtus. Les signes précoces d’une dose excessive de salicylé (salicylisme), incluant l’acouphène (bourdonnement d'oreilles), surviennent à une concentration plasmatique d’environ 200 μg/mL. (Voir RÉACTIONS INDÉSIRABLES; SURDOSAGE).
Métabolisme : L’AAS est rapidement hydrolysé dans le plasma en acide salicylique, avec une demi-vie de 15 à 30 minutes. Les concentrations plasmatiques d’AAS sont essentiellement indétectables 1 à 2 heures après la dose et la concentration maximale d’acide salicylique est atteinte en 1 à 2 heures suivant l’administration d’AAS. Le métabolisme du salicylé est saturable et la clairance totale diminue à des concentrations sériques plus élevées en raison de la capacité limitée du foie à sécréter l’acide salicylurique et le glucuronoconjugué phénolique. Suivant l’administration de doses toxiques (10 à 20 g), la demi-vie plasmatique peut atteindre plus de 20 heures.
Excrétion : L’élimination de l’acide salicylique est conforme à la cinétique de premier ordre à des doses plus faibles, entraînant une demi-vie d’environ 2 à 3 heures, laquelle peut augmenter jusqu'à 30 heures à des doses plus élevées en raison du lien non linéaire entre le métabolisme et la liaison protéinique plasmatique. L’élimination rénale du médicament inchangé est fonction du pH urinaire. Lorsque le pH urinaire dépasse 6,5, la clairance rénale du salicylé libre passe de < 5 % à > 80 %. L’alcalinisation de l’urine est un élément clé du traitement du surdosage aux salicylates. (Voir SURDOSAGE) À des doses thérapeutiques, environ 10 % du produit est excrété sous forme d’acide salicylique et 75 % sous forme d’acide salicylurique dans l’urine.
Populations particulières et conditions
Insuffisance hépatique : Étant donné qu’il contient de l’AAS, TARO-DIPYRIDAMOLE/ASA ne doit pas être utilisé chez les patients souffrant d’insuffisance hépatique grave.
Insuffisance rénale : Étant donné qu’il contient de l’AAS, TARO-DIPYRIDAMOLE/ASA ne doit pas être utilisé chez les patients souffrant d’insuffisance rénale grave (débit de filtration glomérulaire inférieur à 10 mL/min).
ENTREPOSAGE ET STABILITÉ
Entreposer à une température entre 15 et 30 °C.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Protéger de l’humidité excessive.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Chaque capsule de gélatine dure contient 200 mg de dipyridamole sous forme de granules à libération prolongée et 25 mg d’AAS sous forme de comprimé à libération immédiate. TARO-DIPYRIDAMOLE/ASA est présenté sous forme de capsules de gélatine dure, de taille « 00 », la coque de la capsule opaque rouge/ivoire portant l’inscription « 927 » sur l’extrémité et le corps à l’encre noire contenant des comprimés de couleur blanc à blanc cassé et des granules jaunes.
Ingrédients non médicinaux (par ordre alphabétique) : acacia, acide stéarique, acide tartrique, amidon, cellulose microcristalline, citrate de triéthyle, copolymère d’acide méthacrylique de type B, dioxyde de silice colloïdale, dioxyde de titane, éthylcellulose, hypromellose, phthalate d’hypromellose, talc et triacétine.
La coque de la capsule contient de la gélatine, du laurylsufate de sodium, du dioxyde de titane, de l’oxyde de fer rouge, de l’oxyde de fer jaune, de l’eau et de l’encre pour impression (TEK print SW-9008 noire).
Composants non volatils de l’encre noire : gomme laque, propylèneglycol, oxyde de fer noir et hydroxyde de potassium.
TARO-DIPYRIDAMOLE/ASA est fourni en flacons de polypropylène de 30 et 60 capsules.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Dipyridamole
Nom chimique : 2,6-bis(diéthanolamino)-4,8-dipiperidino-pyrimido
(5,4-d)pyrimidine (=dipyridamole)
Formule moléculaire et poids moléculaire : C24H40N8O4, (504,63)
Formule développée :
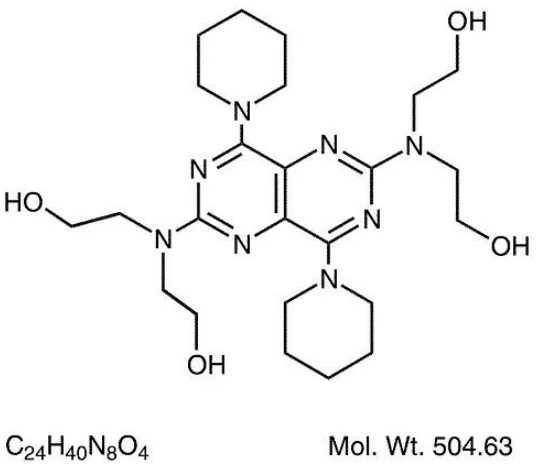
Propriétés physicochimiques : Le dipyridamole est une substance cristalline jaune, inodore, au goût amer. La substance est soluble dans les acides dilués, le méthanol et le chloroforme. Elle est pratiquement insoluble dans l’eau.
Point de fusion : 162 à 168 °C
Substance médicamenteuse
Dénomination commune : Acide acétylsalicylique (AAS)
Dénomination chimique : acide 2-acétyloxy benzoïque
Formule moléculaire et poids moléculaire : C9H8O4, (180,16)
Formule développée :
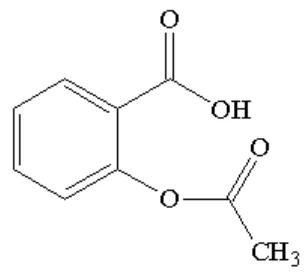
Propriétés physicochimiques : L’AAS est une substance poudreuse ou cristalline aciculaire blanche et inodore. Exposé à l’humidité, l’AAS est hydrolysé en acides salicylique et acétique et dégage une odeur de vinaigre. L’AAS est très liposoluble, mais peu soluble dans l’eau.
ÉTUDES CLINIQUES
ÉTUDES COMPARATIVES DE BIODISPONIBILITÉ
Étude menée à jeun :
Une étude de bioéquivalence croisée, à répartition aléatoire, à l’insu, à deux traitements, à deux périodes, à deux séquences et à dose unique des capsules d’aspirine à 25 mg et de dipyridamole à libération prolongée à 200 mg de Taro Pharmaceuticals Inc. Canada et des capsules PrAggrenox® [200 mg de dipyridamole à libération prolongée + 25 mg d’acide acétylsalicylique (AAS) à libération immédiate] de Boehringer Ingelheim (Canada) Ltd, a été menée à jeun chez 48 sujets masculins adultes en bonne santé. Nombre de sujets masculins ayant terminé les deux périodes d’études : 41 Nombre de sujets masculins dont les données ont été utilisées dans le calcul des paramètres pharmacocinétiques : 41 (aspirine et dipyridamole) Nombre de sujets masculins dont les données ont été utilisées dans le calcul des paramètres statistiques : 41 pour l’aspirine et 40 pour le dipyridamole
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
| Capsule d’aspirine et de dipyridamole à libération prolongée (1 X (25 mg + 200 mg) Acide acétylsalicylique (aspirine) #(N = 41) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng.h/ml) | 284,9 291,8 (22,1) | 285,1 290,8 (19,4) | 99,9 | 95,9 à 104,0 |
ASCI (ng.h/ml) | 288,5 295,3 (21,9) Cmax (ng/ml) | 288,3 294,0 (19,2) | 99,9 | 95,9 à 104,1 |
425,4 436,8 (22,4)
486,7
502,1 (23,2) 87,3 80,6 à 94,7
Tmax§ (h) | 0,5 (31,6) | 0,5 (43,3) | ||
T½§ (h) | 0,3 (16,2) | 0,3 (16,2) |
* Capsules d’aspirine à 25 mg et de dipyridamole à libération prolongée à 200 mg de Taro Pharmaceuticals Inc. Canada.
† Capsules Aggrenox® [200 mg de dipyridamole à libération prolongée + 25 mg d’acide acétylsalicylique (AAS) à libération immédiate] de Boehringer Ingelheim (Canada)
§ Exprimé sous forme de moyenne arithmétique (% de CV)
# N = 40 pour le traitement de référence
| Capsule d’aspirine et de dipyridamole à libération prolongée (1 X (25 mg + 200 mg) Dipyridamole (N = 40) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng.h/ml) | 10 617 11 817 (44,8) | 11 414 12 885 (41,5) | 93,0 | 83,8 à 103,2 |
ASCI (ng.h/ml) | 11 521 12 769 (45,3) | 12 247 13 819 (41,5) | 94,1 | 84,4 à 104,8 |
Cmax (ng/ml) | 1673,4 1795 (42,9) | 1732,6 1905 (38,0) | 96,6 | 88,4 à 105,5 |
Tmax§ (h) | 2,45 (22,1) | 2,30 (24,3) | ||
T½§ (h) | 8,55 (40,4) | 8,56 (41,2) | ||
* Capsules d’aspirine à 25 mg et de dipyridamole à libération prolongée à 200 mg de Taro Pharmaceuticals Inc. Canada.
† Capsules Aggrenox® [200 mg de dipyridamole à libération prolongée + 25 mg d’acide acétylsalicylique (AAS) à libération immédiate] de Boehringer Ingelheim (Canada)
§ Exprimé sous forme de moyenne arithmétique (% de CV)
Étude menée après un repas : Une étude de bioéquivalence croisée, à répartition aléatoire, à l’insu, à deux traitements, à deux périodes, à deux séquences et à dose unique des capsules d’aspirine à 25 mg et de dipyridamole à libération prolongée à 200 mg de Taro Pharmaceuticals Inc. Canada et des capsules PrAggrenox® [200 mg de dipyridamole à libération prolongée + 25 mg d’acide acétylsalicylique (AAS) à libération immédiate] de Boehringer Ingelheim (Canada) Ltd, a été menée après un repas chez 44 sujets masculins adultes en bonne santé. Nombre de sujets masculins ayant terminé les deux périodes d’études : 38 Nombre de sujets masculins dont les données ont été utilisées dans le calcul des paramètres pharmacocinétiques et statistiques : 38 (aspirine et dipyridamole)
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
| Capsule d’aspirine et de dipyridamole à libération prolongée (1 X (25 mg + 200 mg) Acide acétylsalicylique (aspirine) (N = 38) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng.h/ml) | 293,4 299,9 (20,9) | 296,3 303,4 (22,4) | 99,0 | 94,2 à 104,1 |
ASCI (ng.h/ml) | 299,2 305,5 (20,6) | 301,9 309,1 (22,3) | 99,1 | 94,3 à 104,2 |
Cmax (ng/ml) | 201,2 223,8 (46,7) | 210,9 232,2 (44,9) | 95,4 | 82,9 à 109,8 |
Tmax§ (h) | 1,1 (76,5) | 0,8 (62,8) | ||
T½§ (h) | 0,6 (38,8) | 0,6 (38,3) | ||
* Capsules d’aspirine à 25 mg et de dipyridamole à libération prolongée à 200 mg de Taro Pharmaceuticals Inc. Canada.
† Capsules Aggrenox® [200 mg de dipyridamole à libération prolongée + 25 mg d’acide acétylsalicylique (AAS) à libération immédiate] de Boehringer Ingelheim (Canada)
§ Exprimé sous forme de moyenne arithmétique (% de CV)
| Capsule d’aspirine et de dipyridamole à libération prolongée (1 X (25 mg + 200 mg) Dipyridamole (N = 38) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng.h/ml) | 13 581,8 14 558,3 (40,7) | 12 628,8 13 319,1 (35,1) | 107,5 | 101,4 à 114,0 |
ASCI (ng.h/ml) | 14 588,3 15 656,6 (41,0) | 13 313,6 14 024,7 (34,5) | 109,6 | 103,3 à 116,2 |
Cmax (ng/ml) | 1751,5 1820,9 (28,1) | 1566,4 1613,9 (24,6) | 111,8 | 106,4 à 117,6 |
Tmax§ (h) | 4,3 (19,6) | 3,9 (23,6) | ||
T½§ (h) | 8,6 (37,0) | 7,9 (33,7) | ||
* Capsules d’aspirine à 25 mg et de dipyridamole à libération prolongée à 200 mg de Taro Pharmaceuticals Inc. Canada.
† Capsules Aggrenox® [200 mg de dipyridamole à libération prolongée + 25 mg d’acide acétylsalicylique (AAS) à libération immédiate] de Boehringer Ingelheim (Canada)
§ Exprimé sous forme de moyenne arithmétique (% de CV)
Données démographiques et plan des études
Tableau 3 – SOMMAIRE DES DONNÉES DÉMOGRAPHIQUES DES PATIENTS POUR DES INDICATIONS SPÉCIFIQUES DANS LES ÉTUDES CLINIQUES
| Étude | Plan de l’étude | Posologie, voie d’administration, durée de l’étude | Sujets à l’étude (n = nombre) | Âge moyen | Sexe |
| ESPS2 | double insu, contrôlée par placebo |
Étude de 24 mois, administration par voie orale, les patients recevaient une capsule, deux fois par jour (matin et soir). | 6602 patients participants 76 % avaient subi un AVC ischémique et 24 % avaient subi un accident ischémique transitoire dans les trois mois précédant l’admission à l’étude | 66,7 ans | 58,0 % d’hommes et 42,0 % de femmes |
Les capsules de dipyridamole/acide acétylsalicylique ont fait l’objet d’une étude à double insu contrôlée par placebo de 24 mois (European Stroke Prevention Study 2 - ESPS-2)* menée auprès de 6602 patients. Soixante-seize pour cent (76 %) des patients avaient eu un accident vasculaire cérébral ischémique et 24 % un accident ischémique transitoire au cours des trois mois précédant leur admission à l’étude. La moyenne d’âge était de 66,7 ans. L’étude comprenait 58,0 % d’hommes et 42,0 % de femmes. Les patients ont été répartis au hasard pour recevoir l’un des quatre groupes de traitement selon un plan factoriel 2 x 2 : dipyridamole à libération prolongée à 200 mg/AAS à 25 mg); dipyridamole à libération prolongée à 200 mg seul; AAS à 25 mg seul; ou un placebo. Les patients prenaient une capsule deux fois par jour (matin et soir). Les évaluations comprenaient des analyses de l’AVC (mortel et non mortel), confirmé par un groupe d’évaluation en aveugle, de même que des analyses du paramètre d’évaluation combiné AVC ou décès. Les paramètres secondaires comprenaient l’accident ischémique transitoire (AIT), les autres événements vasculaires, l’infarctus du myocarde (IM) et les événements ischémiques. Dans cette étude, les autres événements vasculaires regroupaient la thrombose veineuse profonde, l’obstruction des artères périphériques, l’embolie pulmonaire et l’occlusion de l’artère de la rétine. Les événements ischémiques comprenaient l’AVC, l’infarctus du myocarde et la mort subite.
Résultats d’étude
Tableau 4 – RÉSULTATS DE L’ÉTUDE ESPS-2 POUR UNE INDICATION SPÉCIFIQUE
| Paramètres d’évaluation principaux | Valeur et importance statistique associées pour le médicament à des posologiques spécifiques | Valeur et importance statistique associées pour le placebo ou le témoin actif |
| analyses d’AVC (mortels ou non mortels) | Les capsules de dipyridamole/acide acétylsalicylique ont réduit significativement le risque d’AVC de 36,8 % comparativement au placebo (p < 0,001). Les capsules de dipyridamole/acide acétylsalicylique ont réduit le risque d’AVC de 22,1 % plus que l’AAS (p = 0,008). | Le DP-LP a réduit le risque d’AVC de 18,9 % (p = 0,001). L’AAS a réduit le risque d’AVC de 21,2 % (p < 0,001). |
Paramètre d’évaluation relatif à l’AVC
Les capsules de dipyridamole/acide acétylsalicylique ont réduit significativement le risque d’AVC de 36,8 % comparativement au placebo (p < 0,001). L’analyse factorielle démontre que le dipyridamole à libération prolongée réduit le risque d’AVC de 18,9 % (p = 0,001) et que l’AAS le réduit de 21,2 % (p < 0,001) comparativement au placebo. Par conséquent, les capsules de dipyridamole/acide acétylsalicylique réduisent le risque d’AVC de 22,1 % plus que l’AAS (p = 0,008). L’analyse factorielle démontre que les effets du dipyridamole et de l’AAS contenus dans les capsules de dipyridamole/acide acétylsalicylique sont additifs. Près de deux fois plus d’événements sont évités avec le traitement par l’association dipyridamole/acide acétylsalicylique (AAS) qu’avec l’AAS ou le dipyridamole à libération prolongée seuls, comparativement au placebo.
L’analyse de survie primaire n’a révélé aucune réduction significative au niveau des décès avec l’AAS, le dipyridamole ou les capsules de dipyridamole/acide acétylsalicylique chez les patients présentant des antécédents récents d’AVC ou d’AIT.
* Suite à la publication de l’étude ESPS-2, les données ont été analysées de nouveau pour l’utilisation par les autorités en matière de réglementation en Amérique du Nord. Les résultats présentés dans ce document reflètent les résultats de cette deuxième analyse, ce qui explique certaines différences entre les valeurs numériques déclarées dans ce document et celles rapportées dans les publications relatives à l’étude. La deuxième analyse n’a pas modifié la signification des résultats obtenus.
Tableau 5 : SOMMAIRE D’UN PREMIER AVC (MORTEL OU NON MORTEL) : ÉTUDE ESPS-2
Nombre total de patients (N) | Nombre de patients ayant eu un AVC au cours des 2 dernières années n (%) | Survie sans AVC d’après la courbe de Kaplan-Meier à 2 ans en % (IC de 95 %) | |
| Groupes de l’analyse factorielle | |||
| DP-LP (capsules de dipyridamole/acide acétylsalicylique) seul | 3304 | 368 (11,1) | 88,3 (87,2, 89,4) |
| Sans DP-LP (AAS seul, placebo) | 3298 | 456 (13,8) | 85,6 (84,3, 86,8) |
| AAS (capsules de dipyridamole/acide acétylsalicylique, AAS seul) | 3299 | 363 (11,0) | 88,5 (87,4, 89,6) |
| Sans AAS (DP-LP seul, placebo | 3303 | 461 (14,0) | 85,4 (84,1, 86,6) |
| Groupes de traitement individuel (bid) | |||
| Capsules de dipyridamole/acide acétylsalicylique | 1650 | 157 (9,5) | 89,9 (88,4, 91,4) |
| DP-LP | |||
| 1654 | 211 (12,8) | 86,7 (85,0, 88,4) | |
| AAS | |||
| 1649 | 206 (12,5) | 87,1 (85,4, 88,7) | |
| Placebo | |||
| 1649 | 250 (15,2) | 84,1 (82,2, 85,9) | |
| Valeur p* | Réduction du risque à 2 ans (%) | Réduction de la probabilité (%) (IC de 95 %) | |
| Groupes de l’analyse factorielle | |||
| DP-LP comparé à sans DP-LP | ,001 | 18,9 | 22 (9, 32) |
| AAS comparé à sans AAS | |||
| < ,001 | 21,2 | 24 (12, 34) | |
| Interactions DP-LP - AAS | ,850 | - | - |
| Groupes de traitement par paire | |||
| Capsules de dipyridamole/acide acétylsalicylique comparé au placebo | < ,001 | 36,8 | 41 (27, 52) |
| DP-LP comparé au placebo | |||
| ,036 | 16,5 | 18 (0, 33) | |
| AAS comparé au placebo | |||
| ,009 | 18,9 | 20 (3, 34) | |
* Valeur p provenant de l’analyse de la survie de Gehan-Wilcoxon.
Remarque : DP-LP = Dipyridamole à libération prolongée à 400 mg/jour; AAS = Acide acétylsalicylique à 50 mg/jour
Le taux de survie sans AVC a été supérieur avec les capsules de dipyridamole/acide acétylsalicylique par rapport au placebo, au dipyridamole à libération prolongée seul et l’AAS seul tout au long de la période de suivi (Figure 1).
Figure 1 : PREMIER AVC (MORTEL OU NON MORTEL) : ÉTUDE ESPS-2 COURBE DE SURVIE DE KAPLAN-MEIER POUR CHAQUE GROUPE DE TRAITEMENT
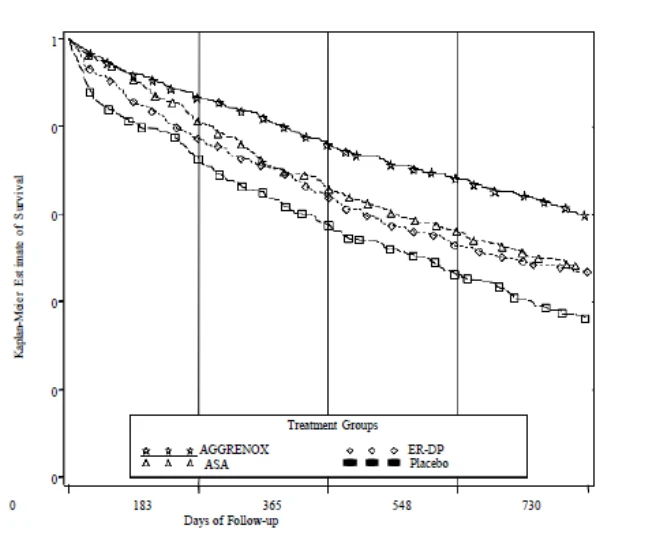
Remarque : DP-LP = Dipyridamole à libération prolongée à 200 mg bid; AAS = Acide acétylsalicylique à 25 mg bid
Remarque : Schéma posologique bid pour tous les groupes de traitement.
Paramètres d’évaluation secondaires
Deux paramètres d’évaluation secondaires différents (accident ischémique transitoire et autres événements vasculaires) corroboraient l’efficacité individuelle et additive du dipyridamole et de l’AAS, tel que démontré précédemment par les analyses primaires de l’AVC. Même si le nombre de patients présentant d’autres événements vasculaires était très petit dans tous les groupes de traitement, il a été démontré que le dipyridamole et l’AAS entraînaient des réductions significatives des AIT et autres événements vasculaires, et que ces produits avaient des effets additifs en association. Comparativement au placebo, les capsules de dipyridamole/acide acétylsalicylique ont réduit la probabilité (ajustée) d’un AIT de 40 % et la probabilité d’autres événements vasculaires de 62 %.
Le dipyridamole et l’AAS ont également entraîné des réductions significatives du paramètre secondaire spécifique au protocole relatif aux événements vasculaires, et ces effets étaient additifs avec les capsules de dipyridamole/acide acétylsalicylique. Les résultats provenaient principalement de la composante AVC dominante. En ce qui a trait aux infarctus du myocarde aigu, le seul effet suggéré était une réduction de la probabilité de 21 % (IC de 95 % - 8 à 42 %) avec l’AAS, comparativement au traitement sans AAS.
Innocuité
Les réactions indésirables observées avec le traitement, et leur incidence globale chez la population étudiée, sont résumées à la rubrique RÉACTIONS INDÉSIRABLES. Le profil de réactions indésirables pour le groupe recevant l’association de dipyridamole et d’AAS était comparable à celui observé avec le dipyridamole seul ou l’AAS seul. L’incidence globale et la gravité des effets secondaires n’étaient pas plus élevées dans le groupe recevant les capsules de dipyridamole/acide acétylsalicylique.
Céphalée
Les céphalées étaient plus fréquentes au cours du premier mois de traitement dans les groupes recevant le dipyridamole seul et l’association de dipyridamole et d’AAS. Les céphalées ont entraîné l’abandon du traitement chez 8,9 % des patients recevant le dipyridamole seul et l’association de dipyridamole et d’AAS, et chez 2,8 % et 2,1 % des patients des groupes placebo et AAS, respectivement. Soixante-cinq pour cent (65 %) et 66 % des patients recevant le dipyridamole seul ou l’association de dipyridamole et d’AAS, respectivement, ayant abandonné le traitement en raison de céphalées l’ont fait au cours du premier mois de traitement.
Manifestations indésirables gastro-intestinales
Aucune des manifestations indésirables gastro-intestinales observées ne semble associée aux médicaments à l’étude, à l’exception de la diarrhée, laquelle était significativement plus courante chez les patients traités par dipyridamole seul ou par l’association de dipyridamole et d’AAS. Dans les groupes recevant le dipyridamole et l’association de dipyridamole et d’AAS, le taux d’abandon du traitement était de 7,2 % et 8,1 %, respectivement, comparativement à 4,35 % dans les groupes placebo et AAS. Cinquante pour cent (50 %) des abandons dus à la diarrhée, comparativement à 35 % et 32 % dans les groupes placebo et AAS, respectivement, sont survenus avant le suivi du premier mois chez les patients recevant le dipyridamole et l’association de dipyridamole et d’AAS.
Hémorragie
L’hémorragie, manifestation indésirable grave, mais moins courante que les céphalées ou les troubles gastro-intestinaux, a entraîné le décès de 9 patients (quatre patients du groupe recevant l’association de dipyridamole et d’AAS, deux du groupe dipyridamole, un du groupe AAS et deux patients ayant reçu le placebo).
PHARMACOLOGIE DÉTAILLÉE
PHARMACODYNAMIQUE
ACTIVITÉ PHARMACOLOGIQUE PRIMAIRE IN VITRO
L’AAS peut inhiber l’agrégation plaquettaire provoquée par la production de thromboxane A2 induite par le collagène. Cette inhibition peut être renversée en augmentant la stimulation prothrombotique, p. ex., en augmentant la concentration de collagène ou en appliquant un mélange de stimuli. Violo et al. ont démontré que l’AAS à 100 μM pouvait inhiber l’effet d’une concentration seuil de collagène, mais était inefficace lorsque la concentration de collagène était quatre fois plus élevée. L’AAS n’a pas réussi à atténuer la réaction à un mélange de facteurs d’activation plaquettaire et de noradrénaline. L’ajout de dipyridamole à des concentrations de 10 et 30 μM, lesquelles s’avéraient inactives lorsque employées seules, a permis de rétablir l’effet de l’AAS dans le plasma riche en plaquettes et le sang entier.
Aucun effet additif clair de l’AAS et du dipyridamole n’a été observé ex vivo au niveau de l’agrégation du sang entier provoquée par le collagène chez des volontaires humains. Bien qu’une dose orale d’AAS (25 mg bid pendant 8 jours) ait totalement inhibé l’activité de la cyclo-oxygénase et la production de prostacycline, en plus de réduire l’agrégation plaquettaire de 95,5 %, le traitement additionnel par dipyridamole (200 mg bid) n’a pas accentué l’activité antiplaquettaire, laquelle était déjà presque à son maximum.
Un modèle ex vivo plus complexe utilisant une matrice sous-endothéliale humaine, simulant une lésion de la paroi artérielle, un remuage constant, le débit sanguin et le sang entier, a entraîné une inhibition de la formation d’agrégats plaquettaires de 19,8 % avec le prétraitement par dipyridamole (2 x 200 mg/j pendant 3,5 jours), une inhibition de 53,7 % avec l’AAS (2 x 25 mg/j) et une réduction de 71,4 % avec l’association des deux composants. Fait intéressant, l’association des deux médicaments a surtout réduit la formation de gros agrégats. Une étude semblable a été menée par Lauri et al. dans laquelle le sang de volontaires, ayant reçu soit 150 mg de dipyridamole, 25 mg d’AAS ou une association des deux médicaments deux fois par jour pendant 3 jours, a été superfusé au sous-endothélium aortique de rat. Au cours de ces expériences, l’AAS a légèrement inhibé l’adhésion plaquettaire à la surface thrombogène et n’a intensifié que très peu l’effet puissant du dipyridamole.
ACTIVITÉ PHARMACOLOGIQUE PRIMAIRE IN VIVO
Le collagène des tendons est semblable à la matrice sous-endothéliale thrombogène. La superfusion de tendon de lapin directement du système circulatoire entraîne l’accrétion de matériel thrombotique. L’ajout de prostacycline (0,05 à 0,5 ng/mL) a provoqué la désagrégation de ce matériel. Cet effet est intensifié par l’administration concomitante de dipyridamole (0,1 μg/mL). L’administration de dipyridamole sans PGI2 (1 à 50 μg/mL) a également dissous ces thrombi.
Cet effet de désagrégation du dipyridamole pourrait presque être supprimé par les anticorps contre la prostacycline. L’administration intraveineuse de dipyridamole (3 et 10 mg/kg) a également réduit le poids du thrombus.
Alors que l’administration i.v. d’AAS à 5 et 150 mg/kg n’a eu aucun effet sur la taille du thrombus, une dose de 10 mg/kg a entraîné une légère désagrégation.
L’association de dipyridamole (3 mg/kg par voie i.v.) et d’AAS à 5 et 10 mg a nettement amélioré l’effet « antithrombotique », alors qu’une dose élevée d’AAS (150 mg/kg) a complètement supprimé cet effet.
Les lésions endothéliales induites par laser aux veinules de petits rongeurs (hamsters et rats) entraînent la formation de petits thrombi, dont la croissance et la taille peuvent être mesurées par microscopie intravitale.
Au cours d’une étude chez le rat, différentes doses orales d’AAS ont été associées à 2 à 5 mg de dipyridamole par voie orale. Dans cette étude, des rapports de dose de 100:1 (5 mg/kg de dipyridamole + 0,05 mg/kg d’AAS) et 40:1 (2 mg/kg de dipyridamole + 0,05 mg/kg d’AAS) ont produit l’effet antithrombotique le plus marqué. Des rapports de dose moins élevés pouvant atteindre 1:1 se sont avérés moins efficaces. Des observations semblables ont été notées au cours d’une étude comparable chez le hamster. Dans ce modèle, des rapports de dose de 40:1 et de 8:1 s'avéraient significativement supérieurs aux rapports 4:1 et 1:1.
Dans un troisième modèle, les effets de diverses associations de dipyridamole et d’AAS injectées dans la veine mésentérique ont été évalués chez le lapin. La formation de thrombi a été provoquée en rétrécissant l’aorte abdominale et en endommageant l’endothélium. Bien que dans ce modèle l’AAS et le dipyridamole purs n’aient pas réussi à inhiber la formation de thrombi, et qu’une association d’AAS et de dipyridamole, soit 5 mg/kg d’AAS et 1 mg/kg de dipyridamole par exemple, se soit avérée peu efficace, l’administration concomitante de 5 mg/kg de dipyridamole et de 0,1 mg/kg d’AAS (50:1) a réduit la formation de thrombi de 80 %.
Le groupe de L.A. Harker utilise un modèle totalement différent pour détecter les effets antithrombotiques. Chez des babouins conscients avec shunts artério-veineux fémoraux, la consommation de plaquettes marquées au 51Cr, et endommagées de manière irréversible par la surface étrangère, a été mesurée. Alors que le shunt a réduit le temps de survie moyen des plaquettes de 5,5 à 2,1 jours, le dipyridamole (5 et 10 mg/kg/jour) a prolongé le temps de survie des plaquettes à la dose de 10 mg/kg. Ce paramètre est presque normal, c.-à-d. à 5,41 jours. Aucun effet n’a été observé avec l’AAS.
Au cours d’une deuxième étude menée par ce groupe, des doses de dipyridamole de 2,5 et 5,0 mg/kg/jour ont réduit la consommation de plaquettes de greffe de 28 et 87 %, respectivement, alors que l’AAS (10 à 20 mg/kg/jour) était dépourvu de cet effet. Cependant, l’association de la dose plus faible de dipyridamole et de 10, 15 et 20 mg/kg d’AAS a réduit la consommation de plaquettes de 41 à 86 %, ce qui indique une interaction positive entre les composants dans ce modèle.
Hansen et al. ont déterminé la perméabilité d’une greffe artérielle chez le chien. Le traitement par dipyridamole (5 mg/kg/j) et AAS (2 mg/kg/j) a réduit l’accumulation de plaquettes au niveau de la greffe de 75 % et a amélioré la perméabilité des greffes de 20 à 70 %, comparativement au traitement par placebo.
Silver et al. ont étudié l’effet du dipyridamole, de l’AAS et d’une association de ces deux composants sur l’accumulation de plaquettes dans une artère endommagée chez le lapin. Bien qu’une dose unique de dipyridamole (1,5 mg/kg i.p.) n’ait eu aucun effet significatif sur le dépôt plaquettaire dans l’artère de l’oreille, le prétraitement par dipyridamole pendant 5 jours a entraîné une réduction du dépôt plaquettaire de 61 %. Une dose unique d’AAS (8 mg/kg i.p.) a réduit la taille du thrombus de 48 %. L’association de doses uniques de dipyridamole (0,7 mg/kg i.p.) et d’AAS (8 mg/kg i.p.) s’est avérée plus efficace pour réduire le dépôt plaquettaire, soit de 67 %.
PHARMACOCINÉTIQUE
DIPYRIDAMOLE
Absorption : La dissolution et l’absorption du dipyridamole contenu dans les capsules de dipyridamole/acide acétylsalicylique ne sont pas fonction du pH dans les voies gastro-intestinales. La concentration plasmatique maximale est atteinte en 1,5 à 2 heures après l’administration. À une dose d’entretien quotidienne de 400 mg, la concentration plasmatique maximale à l’état d’équilibre de la préparation à libération prolongée en termes de moyenne géométrique (quantiles 10 à 90 %) est de 1,9 μg/mL (1,2 à 3,2 μg/mL) et la concentration minimale de 0,5 μg/mL (0,3 à 0,8 μg/mL). La biodisponibilité absolue du dipyridamole contenu dans les capsules de dipyridamole/acide acétylsalicylique est d’environ 70 %.
Aucune étude visant à évaluer la biodisponibilité des composants des capsules de dipyridamole/acide acétylsalicylique administrés avec ou sans nourriture n’a été menée. Cependant, dans les études sur les préparations de dipyridamole à libération immédiate et prolongée, une augmentation modeste de la biodisponibilité a été observée à l’administration de doses uniques ou multiples. Les changements modestes observés avec les deux préparations sont semblables et, par conséquent, ne sont pas fonction de la préparation utilisée. Dans l’étude ESPS-2 (European Stroke Prevention Study 2), les doses ont été administrées sans tenir compte de l’heure des repas ni des aliments ingérés, et il a été démontré que les capsules de dipyridamole/acide acétylsalicylique était efficace dans ces conditions.
Distribution : En raison de ses grandes propriétés lipophiles, le dipyridamole est diffusé dans de nombreux organes. Cependant, il a été démontré que ce médicament ne traverse pas la barrière hématoencéphalique de façon significative. Le volume de distribution du dipyridamole est d’environ 100 L. Près de 99 % du dipyridamole se lie aux protéines plasmatiques, surtout à l’acide α1-glycoprotéine et l’albumine.
Métabolisme et élimination : Le dipyridamole est métabolisé dans le foie, principalement par glucuronoconjugaison, et le monoglucuronide, dont l’activité pharmacodynamique est faible, est le principal métabolite. Dans le plasma, environ 80 % de la quantité totale est composée de la molécule mère et 20 % de monoglucuronide. La majorité du métabolite glucuronoconjugué (environ 95 %) est excrétée par la bile dans les fèces avec signes de cycle entéro-hépatique. L’élimination rénale de la molécule mère est négligeable et l’excrétion urinaire du métabolite glucuronoconjugué est faible (environ 5 %). La demi-vie d’élimination dominante suivant une administration orale ou intraveineuse est d’environ 40 minutes.
AAS
Absorption : L’AAS est rapidement absorbé et atteint la concentration maximale en moins de 30 minutes environ. Le taux d’absorption de l’AAS au niveau des voies gastro-intestinales est fonction de la préparation utilisée, la présence ou l’absence de nourriture, du pH de l’estomac et autres facteurs physiologiques. L’AAS est modérément hydrolysé en acide salicylique dans le foie et la paroi gastro-intestinale, et 50 à 75 % de la dose administrée atteint la circulation systémique sous forme d’AAS inchangé.
Distribution : L’AAS ne se lie que faiblement aux protéines plasmatiques et son volume apparent de distribution est faible (10 L). Son métabolite, l’acide salicylique, se lie fortement aux protéines plasmatiques, mais sa liaison est fonction de la concentration (non linéaire). À une concentration plasmatique faible (< 100 μg/mL), environ 90 % de l’acide salicylique se lie à l’albumine. L’acide salicylique est largement distribué dans tous les tissus et liquides organiques, incluant le système nerveux central, le lait maternel et les tissus du fœtus. Les signes précoces d’une dose excessive de salicylé (salicylisme), incluant l’acouphène (bourdonnement d’oreilles), surviennent à une concentration plasmatique d’environ 200 μg/mL. (Voir RÉACTIONS INDÉSIRABLES; SURDOSAGE).
Métabolisme : L’AAS est rapidement hydrolysé dans le plasma en acide salicylique, avec une demi-vie de 15 à 30 minutes. Les concentrations plasmatiques d’AAS sont essentiellement indétectables 1 à 2 heures après la dose et la concentration maximale d’acide salicylique est atteinte en 1 à 2 heures suivant l’administration d’AAS. L’acide salicylique est principalement conjugué dans le foie pour former l’acide salicylurique, un glucuronoconjugué phénolique, un glucuronoconjugué acyle et un certain nombre de métabolites mineurs. Le métabolisme du salicylé est saturable et la clairance totale diminue à des concentrations sériques plus élevées en raison de la capacité limitée du foie à sécréter l’acide salicylurique et le glucuronoconjugué phénolique. Suivant l’administration de doses toxiques (10 à 20 g), la demi-vie plasmatique peut atteindre plus de 20 heures.
Élimination : L’élimination de l’acide salicylique est conforme à la cinétique de premier ordre à des doses plus faibles, entraînant une demi-vie d’environ 2 à 3 heures. À des doses plus fortes, l’élimination de l’acide salicylique est conforme à la cinétique d’ordre zéro (c.-à-d. le taux d’élimination est constant en fonction de la concentration plasmatique), entraînant une demi-vie apparente de 6 heures ou plus (pouvant atteindre 30 heures). L’élimination rénale du médicament inchangé est fonction du pH urinaire. Lorsque le pH urinaire dépasse 6,5, la clairance rénale du salicylé libre passe de < 5 % à > 80 %. L’alcalinisation de l’urine est un élément clé du traitement du surdosage aux salicylés. (Voir SURDOSAGE) À des doses thérapeutiques, environ 10 % du produit est excrété sous forme d’acide salicylique, 75 % sous forme d’acide salicylurique, et de glucuronoconjugués phénolique et acyle, dans l’urine.
PHARMACOCINÉTIQUE ET POPULATIONS PARTICULIÈRES
Étant donné que les études pharmacocinétiques démontrent l’absence d’interactions significatives entre le dipyridamole et l’AAS, les interactions possibles entre les composants des capsules de dipyridamole/acide acétylsalicylique sont limitées à celles des composants individuels (dipyridamole et AAS).
Patients âgés
Les concentrations plasmatiques (déterminées comme étant l’aire sous la courbe, ASC) de dipyridamole chez des sujets âgés sains (> 65 ans) sont environ 30 à 50 % plus élevées que chez les sujets âgés de moins de 55 ans avec le traitement par les capsules de dipyridamole/acide acétylsalicylique. Une augmentation semblable des concentrations plasmatiques chez les personnes âgées a été observée dans l’étude ESPS-2. Cette différence est due principalement à une réduction de la clairance.
Dysfonction hépatique
Les patients souffrant d’insuffisance hépatique bénigne à grave n’ont présenté aucun changement significatif au niveau des concentrations plasmatiques de dipyridamole, mais une augmentation du métabolite monoglucuronide inactif du point de vue pharmacologique a été observée. Chez les patients présentant une hépatopathie alcoolique, aucune différence notable n’a été observée dans les paramètres pharmacocinétiques de l’AAS ou de l’AS (acide salicylique) suivant l’administration d’une forte dose d’AAS (1,2 g), mais une élévation de la concentration d’AS libre a été observée en raison de la liaison aux protéines plasmatiques réduite et la clairance de l’AS libre.
Dysfonction rénale
L’élimination rénale du dipyridamole est très faible (environ 5 %). Chez les patients présentant une clairance de la créatinine d’environ 15 mL/min à > 100 mL/min, aucun changement n’a été observé dans le profil pharmacocinétique du dipyridamole ni de son métabolite glucuronoconjugué. À des doses élevées d’AS, il a été démontré que la fraction d’AS libre était plus élevée chez les patients souffrant d’insuffisance rénale, mais que les autres paramètres pharmacocinétiques de l’AS n’étaient pas significativement touchés. Bien qu’une accumulation d’AS et une toxicité puissent survenir à des doses plus élevées d’AAS ou d’AS, ces manifestations sont peu probables à faibles doses.
TOXICOLOGIE
TOXICITÉ AIGUË
La toxicité d’une dose unique de l’association de dipyridamole et d’AAS a été évaluée suivant une administration orale ou parentérale à des souris, des rats et des chiens. La DL50 était comparable chez les souris et les rats, mais les chiens semblaient plus sensibles. Les valeurs approximatives de la DL50 et les doses non létales maximale et minimale de dipyridamole et d’AAS étaient les suivantes :
Tableau 6 : RÉSULTATS D’ÉTUDES SUR LA TOXICITÉ D’UNE DOSE UNIQUE
| Voie | Espèces | Rapport DP:AAS | DL50 approximative (mg/kg) | Dose non létale maximale (mg/kg) | Dose non létale minimale (mg/kg) | ||||||||
| P.O. | Souris | 1 : 5 | 3000 - 5000 2148 | 750 - | 1000 1500 | ||||||||
| Rat | 1 : 5 | 2410 | 1600 | 2000 | |||||||||
| 1 : 5 | 4000 - 5000 | 3000 | 4000 | ||||||||||
| 8 + 1 | > 6750 | 6750 | - | ||||||||||
| Chiena | 1 : 5 | 875 – 937,5 | 875 | 937,5 | |||||||||
| I.P. | Souris | 1 : 5 | 910 -1200 | 500 | 750 | ||||||||
| Rat | 1 : 5 | 1050 - 1230 | 500 | 750 | |||||||||
P.O.= Par voie orale (gavage)
I.P. = Par voie intrapéritonéale
a = Un animal par sexe par dose a été utilisé dans cette expérience
Ces données ont confirmé la faible toxicité aiguë par voie orale de l’association de dipyridamole et d’AAS à une dose de 1000 à 6000 mg/kg chez les rongeurs et d’environ 1000 mg/kg chez les chiens. Après administration par voie intrapéritonéale, la toxicité chez les rongeurs était également faible, soit à environ 1000 mg/kg. Des valeurs DL50 moins élevées ont été obtenues au cours d’études chez le rat utilisant une fraction plus élevée d’AAS (rapport entre le dipyridamole et l’AAS de 1:5) comparativement à une fraction plus faible d’AAS (rapport entre le dipyridamole et l’AAS de 8:1) équivalente au rapport entre les composants dans les capsules de dipyridamole/acide acétylsalicylique. Les études ont démontré que des fractions plus élevées d’AAS par rapport au dipyridamole entraînaient une plus grande toxicité que des fractions plus faibles d’AAS par rapport au dipyridamole. De plus, il n’y avait aucune différence frappante entre les animaux ayant reçu une dose de 750 mg/kg d’AAS et les rats ayant reçu un rapport de dipyridamole et l’AAS de 6000/750 mg/kg, à l’exception d’une période de rétablissement prolongée suivant l’administration du médicament.
D’après ces résultats, il est possible de conclure que la toxicité aiguë de l’association de dipyridamole et d’AAS est déterminée par la fraction d’AAS dans l’association. Aucun effet additif ni synergique identifiable n’a été associé à la fraction de dipyridamole. Étant donné que le profil pharmacocinétique des deux composants de l’association (voir la section sur la pharmacocinétique), soit le dipyridamole et l’AAS, n’est pas affecté par leur administration concomitante, les études antérieures utilisant un rapport différent entre les composants (1:4-6) peuvent s’avérer pertinentes pour l’évaluation des effets toxiques possibles des capsules de dipyridamole/acide acétylsalicylique à un rapport entre le dipyridamole et l’AAS de 8:1.
D’après les résultats d’autopsie, la muqueuse gastrique, les reins et, à un degré moindre, le cœur et les vaisseaux seraient les organes cibles de la toxicité chez le chien. Le rat était beaucoup moins sensible, et l’évaluation histopathologique n’a pas révélé de lésions définitivement attribuables au médicament. Ces sites sont des organes cibles bien connus de l’acide acétylsalicylique et des inhibiteurs de la phosphodiestérase.
TOXICITÉ À LONG TERME
La capacité de l’association de dipyridamole et d’AAS à produire une toxicité à des schémas posologiques à doses répétées suivant l’administration quotidienne du médicament pendant 13 à 27 semaines a été évaluée chez le rat et le chien.
Tableau 7 : ÉTUDE SUR LA TOXICITÉ À DOSES RÉPÉTÉES SUIVANT L’ADMINISTRATION ORALE
| Espèces | Dose DP/AAS 1 : 4 - 5 (mg/kg) | Durée (semaines) | ALETO1 (mg/kg) |
Rat Rat | 0, 25, 100, 400 0, 25, 100, 400 | 13 semaines 24 semaines | 400 100 |
| Chien | 0, 25, 100, 200, 400 | 24 semaines | 25 |
| Chien | 0, 100, 200 | 27 semaines | < 10 |
| ASA : 80, 160 | < 80 |
1 ALETO = Aucune limite d’effets toxiques observée
Les résultats des études sur la toxicité à doses répétées de l’association de dipyridamole et d’AAS à un rapport de 1:4-5 indiquent que cette association médicamenteuse était bien tolérée chez le rat à des doses pouvant atteindre 100 mg/kg. La dose de 400 mg/kg n’a entraîné que de légères modifications. Le poids corporel et les paramètres pathologiques cliniques (azote uréique du sang, créatinine) étaient les plus significativement touchés. Certaines lésions histopathologiques au niveau des voies gastro-intestinales et des reins ont été observées chez quelques animaux, mais le lien avec le traitement était équivoque.
Le chien était plus sensible; la dose élevée de 400 mg/kg s’avérant létale à l’administration répétée. Les organes cibles comprenaient la muqueuse gastrique, les reins, le cœur et les vaisseaux sanguins. Les examens histopathologiques révélaient une irritation et/ou une ulcération gastro-intestinale, une atrophie tubulaire rénale avec réaction inflammatoire et néphrite, des lésions myocardiques, ou « lésions de jet », et une panartérite.
Les modifications plus graves, soit les lésions gastro-intestinales et rénales, corroboraient les observations faites suivant l’administration d’AAS.
Les marges de sécurité atteintes au cours des études sur la toxicité à doses répétées sont indiquées ci-dessous. Ces marges sont calculées en mg/kg et mg/m2 pour une personne de 50 kg.
Tableau 8 : ALETO ET FACTEURS DE SÉCURITÉ LORS D’ÉTUDES SUR LA TOXICITÉ À DOSES RÉPÉTÉES
| Facteur de sécurité (exposition animale : humaine) | ||||||||||||||
| Espèces | ALETO | DP | AAS | DP | AAS | |||||||||
| mg/kg | mg/kg | mg/kg | mg/kg | mg/m2 | mg/kg | mg/m2 | ||||||||
| Rat | 100 | 20 | 80 | 2,5 | 0,6 | 80 | 18 | |||||||
| Chien | 25 | 5 | 20 | 0,6 | 0,5 | 20 | 15 | |||||||
REPRODUCTION ET TÉRATOLOGIE
La toxicité pour l’embryon et le fœtus de l’association de dipyridamole et d’AAS à un rapport de 1:5,4 a été évaluée chez le rat et le lapin. Seules des doses materno-toxiques ont entraîné une toxicité embryo-fœtale tels qu’en témoignent les taux accrus de résorption/pertes post-implantation. Les résultats d’études tératologiques chez le rat et le lapin indiquent que l’association de dipyridamole et d’AAS n’entraîne pas de malformations aux doses utilisées et qu’elle n’accroît pas l’effet tératogène de l’acide acétylsalicylique.
Des études sur la fertilité menée avec le dipyridamole n’ont révélé aucune altération de la fertilité chez les rats à des doses pouvant atteindre 1 250 mg/kg, soit 156 fois la dose maximale recommandée chez l’humain en mg/kg pour une personne de 50 kg (ou 35 fois en mg/m2). L’AAS inhibe l’ovulation chez la rate.
Les marges de sécurité atteintes au cours des études sur la toxicité et la reproduction sont indiquées ci-dessous. Ces marges sont calculées en mg/kg et mg/m2 pour une personne de 50 kg.
Tableau 9 : ALETO ET FACTEURS DE SÉCURITÉ LORS D’ÉTUDES SUR LA TOXICITÉ ET LA REPRODUCTION
| Facteur de sécurité (exposition animale : humaine) | |||||||||||||||||||
| Espèces | ALETO | DP | AAS | DP | AAS | ||||||||||||||
| mg/kg | mg/kg | mg/kg | mg/kg | mg/m2 | mg/kg | mg/m2 | |||||||||||||
| Rat | 202,5 | 37,5 | 165 | 4,7 | 1,0 | 165 | 36 | ||||||||||||
| Lapin | 81 | 15 | 66 | 1,9 | 0,8 | 66 | 28 | ||||||||||||
Des études tératologiques ont été menées chez le rat et le lapin à un rapport entre le dipyridamole et l’AAS de 1:5,4. Un taux de résorption accru, ayant atteint 100 % chez le rat, et une réduction du poids de la portée ont été observés chez les deux espèces à une dose de 405 mg/kg chez le rat (75 mg/kg de dipyridamole et 330 mg/kg d’AAS) et de 135 mg/kg (25 mg/kg de dipyridamole et 110 mg/kg d’AAS) chez le lapin. Des malformations ont été observées exclusivement chez les groupes recevant l’AAS simultanément, mais non chez les groupes ayant reçu l’association de dipyridamole et d’AAS. Le passage transplacentaire du dipyridamole est très faible.
MUTAGÉNICITÉ
Les tests de mutagénicité in vivo et in vitro effectués avec l’association de dipyridamole et d’AAS à un rapport de 1:5 n’ont révélé aucun signe suggérant un risque mutagène en présence ou non de systèmes d’activation métabolique appropriés. Des études ont été menées afin d’évaluer le potentiel du médicament à provoquer :
- a) des mutations inverses chez les bactéries;
- b) des aberrations chromosomiques chez la souris et le hamster chinois;
- c) la production d’érythrocytes à micronoyau chez la souris et le hamster chinois;
- d) des mutations létales dominantes chez la souris.
Un test mammalien/bactérien combiné (épreuve avec cellule-hôte) a été effectué chez la souris pour évaluer l’induction de mutations inverses chez des bactéries inoculées. Les témoins positifs démontraient constamment l’activité mutagène anticipée. Pour sa part, l’association de dipyridamole et d’AAS était constamment dépourvue de potentiel mutagène. Ces résultats ont permis de conclure que l’association de dipyridamole et d’AAS ne pose pas de risque mutagène. De plus, ces résultats confirment également que le médicament n’a aucun potentiel mutagène chez la souris et le rat.
CANCÉROGÉNICITÉ
Le potentiel tumorigène de l’association de dipyridamole et d’AAS a été évalué chez la souris et le rat par l’entremise d’études sur l’administration chronique de nourriture. La dose maximale utilisée dans les deux études était de 450 mg/kg, c.-à-d. l’équivalent d’une fraction de 75 mg/kg de dipyridamole et de 375 mg/kg d’AAS. Ces études ont été menées même s’il avait été démontré que chacun des composants (dipyridamole et acide acétylsalicylique) était non tumorigène.
Le site, l’incidence, le type de tumeur et le délai d’apparition correspondaient dans les groupes des deux études et s’avéraient typiques pour les souris et les rats plus âgés des souches utilisées. Dans les conditions employées dans l’étude, l’association de dipyridamole et d’AAS n’a démontré aucun potentiel tumorigène aux doses étudiées.
Le spectre et l’incidence de lésions non néoplasiques déterminées par microscope étaient vastes, ce qui est typique pour les rats et les souris plus âgés des souches utilisées.
Les marges de sécurité atteintes au cours des études sur la cancérogénicité sont indiquées ci-dessous. Ces marges sont calculées en mg/kg et mg/m2 pour une personne de 50 kg.
Tableau 10 : ALETO ET FACTEURS DE SÉCURITÉ DANS LES ÉTUDES SUR LA CANCÉROGÉNICITÉ
| Facteur de sécurité (exposition – animal : humain) | ||||||||||||||
| Espèces | ALETO | DP | AAS | DP | AAS | |||||||||
| mg/kg | mg/kg | mg/kg | mg/kg | mg/m2 | mg/kg | mg/m2 | ||||||||
| Souris | 450 | 75 | 375 | 9 | 1,5 | 375 | 58 | |||||||
| Rat | 450 | 75 | 375 | 9 | 2,1 | 375 | 83 | |||||||
RÉFÉRENCES
- 1. 21 CFR Part 343 - FDA guidance and general monograph on Aspirin (ASA) for use in secondary stroke prevention.
- 2. Capelleri JC, Lau J, Kupelnick B, Chalmers TC. Efficacy and safety of different aspirin dosages on vascular diseases in high-risk patients: a metaregression analysis. Online J Curr Clin Trials 1995;4 (Doc No 174).
- 3. Collins R., Peto R., Baigent C., Sandercock P., Dunbabin D., Warlow C. Antiplatelet Trialists’ Collaboration. Collaborative overview of randomized trials of antiplatelet therapy-I: Prevention of death, myocardial infarction, and stroke by prolonged antiplatelet therapy in various categories of patients. BMJ 1994; 308:81-106.
- 4. Diener HC, Cunha L, Forbes C, Sivenius J, Smets P, Lowenthal A. European Stroke Prevention Study 2. Dipyridamole and acetylsalicylic acid in the secondary prevention of stroke. J Neurol Sci 1996;143:1-13.
- 5. Dutch TIA Trial Study Group. A comparison of two doses of aspirin (30 mg vs 283 mg a day) in patients after a transient ischemic attack or minor ischemic stroke. N Engl J Med 1991;325:1261-6.
- 6. ESPS2 Group. European stroke prevention study 2: a study of low-dose acetylsalicylic acid and of high dose dipyridamole in secondary prevention of cerebrovascular accidents. Eur J Neurol 1995; 2:416-24.
- 7. ESPS2 Group. European stroke prevention study 2. Efficacy and safety data. J Neurol Sci 1997;(151 (Suppl):S1-S77.
- 8. Fifth American College of Chest Physicians Consensus Conference on Antithrombotic Therapy – CHEST 1998; 114:470S-488S.
- 9. Haddad M, Zelikovski A, Reiss R. Dipyridamole counteracting distigmine in a myasthenic patient. IRCS J Med Sci 1986;14:297.
- 10. Pedersen AK, FitzGerald GA. Dose-related kinetics of aspirin: presystemic acetylation of platelet cyclooxygenase. N Eng J Med 1984:311(19):1206-11.
- 11. Roth GJ, Stanford N, Majerus PW. Acetylation of prostaglandin synthase by aspirin. Proc Natl Acad Sci USA 1975b;72(8):3073-6.
- 12. Sakuma I, Akaishi Y, Fukao M, Makita Y, Makita M-A, Kobayashi T, et al. Dipyridamole potentiates the anti-aggregating effect of endothelian-derived relaxing factor. Thrombos Res 1991;60 Suppl XII:87-90.
- 13. SALT Collaborative Group. Swedish aspirin low-dose trial (SALT) of 75 mg aspirin as secondary prophylaxis after cerebrovascular ischemic events. Lancet 1991;338:1345-9.
- 14. Sinzinger H, Silberbauer. Dose-dependent increase of prostacyclin synthesis from various vascular tissues by dipyridamole. Wien Klin Wochenschr 1982;94(23):630-2.
- 15. UK-TIA Study Group. The United Kingdom Transient Ischaemic Attack (UK-TIA) aspirin trial: final results. J Neurol Neurosurg Psychiatry 1991;54:1044-54.
- 16. Keltz TN, Innerfield M, Gitler B, Cooper JA. Dipyridamole-induced myocardial ischemia. JAMA 1987;257:1515-1516. (P87-26640/ MF-Nr. PERS0458)
- 17. Cunningham RJ, Brouhard BH, Travis LB, Berger M, Petrusick T. Haemorrhage as a complication of dipyridamole therapy. South Med J 1979;72:498-499. (P79-0517/ MF-Nr. PERS0037)
- 18. Moesch C, Sautereau D, Gainant A, Pillegand B. Biliary drug lithiasis: dipyridamole gallstones. Lancet 1992;340:1352-1353. (P92-72835/ MF-Nr. 5493)
- 19. Catella-Lawson F, Reilly MP, Kapoor SC, Cucchiara AJ, DeMarco S,Tournier B, Vyas SN, FitzGerald GA. Cyclooxygenase inhibitors and the antiplatelet effects of aspirin. N Engl J Med 2001;345(25):1809-1817; (R02-0135)
- 20. Tweeddale MG & Ogilvie RI: Antagonism of spironolactone-induced natriuresis by aspirin in man. N Engl J Med 1973; 289:198-200.
- 21. Rao GHR, Johnson GG, Reddy KR et al: Ibuprofen protects platelet cyclooxygenase from irreversible inhibition by aspirin. Arteriosclerosis 1983; 3:383-388.
- 22. Albers GW. Amarenco P. Combination Therapy with clopidogrel and Aspirin; Stroke 32; pp 2948- 2949; 2001. (P05-08953)
- 23. Yusuf S. Zhao F. Mehta S. et al. Effects of clopidogrel in addition to aspirin in patients with acute coronary syndromes without ST-segment elevation; N Engl J Med Vol 345 (7); pp 494-502, 2001. (R02-1059)
- 24. Diener HC. Boousslavsky J. Brass LM et al. Aspirin and clopidogrel compared with clopidogrel alone after recent ischaemic stroke or transient ischaemic attack in high-risk patients (MATCH): randomised, double-blind, placebo-controlled trial; lancet 364; pp 331-337, 2004. (R04-2635)
- 25. Buresly K. Eisenberg MJ. Zhang X. Pilote L. Bleeding complications associated with combinations of aspirin, thienopyridine derivatives, and warfarin in elderly patients following acute myocardial infarction. Archives of Internal Medicine. Vol. 165(7); pp 784-789, 2005. (P05-05008)
- 26. Abbott FS. Kassan J. Orr JM. The effect of aspirin on valproic acid metabolism; Clin Pharmacol Ther 40; pp 94-100, 1986. (R04-4298)
- 27. Orr JM. Abbott FS. Farrell K. Ferguson S et al. Interaction between valproic acid and aspirin in epileptic children: Serum protein binding and metabolic effects. (R04-4297)
- 28. British Society of Gasteroenterology. Aspirin, alcohol and acute gastrointestinal haemorrhage – an endoscopic study; GUT 20; p A433, 1979. (R04-4307)
- 29. Needham CD. Kyle J. Jones PF et al. Aspirin and alcohol in gastrointestinal haemorrhage; GUT 12; pp 819-821, 1971. (R04-4308)
- 30. Tata LJ, Fortun PJ, Hubbard RB, Smeeth L, Hawkey CJ, Smith CJP, et al. Does concurrent prescription of selective serotonin reuptake inhibitors and non-steroidal anti- inflammatory drugs substantially increase the risk of upper gastrointestinal bleeding? Aliment Pharmacol Ther 2005; 22 (3):175-181. (P05-10458)
- 31. Dresse A, Chevolet C, Delapierre D, Masset H, Weisenberger H, Bozler G, Heinzel G. Pharmacokinetics of oral dipyridamole (Persantine) and its effect on platelet adenosine uptake in man. Eur J Clin Pharmacol 1982;23:229-234. (P83-0943).
- 32. Monographie de produit : AGGRENOX (200 mg de dipyridamole à libération prolongée/25 mg d’acide acétylsalicylique à libération immédiate). Boehringer Ingelheim (Canada) Ltd. 5180 South Service Road, Burlington (Ontario) L7L 5H4. No de contrôle de la présentation : 184412. Date de révision : 11 août 2015.