


Monographie de produit - Zontivity
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
........................................................... 19
RENSEIGNEMENTS PHARMACEUTIQUES ................................................................ 19 ÉTUDES CLINIQUES ........................................................................................................ 20 PHARMACOLOGIE DÉTAILLÉE ................................................................................... 27 TOXICOLOGIE ................................................................................................................. 27 RÉFÉRENCES ................................................................................................................... 28
PARTIE III : RENSEIGNEMENTS POUR LES PATIENTS SUR
LES MÉDICAMENTS ................................................................................................................ 29
ZONTIVITY™
Sulfate de vorapaxar comprimés
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique/teneur | Ingrédients non médicinaux |
| Orale | Comprimé pelliculé 2,5 mg de sulfate de vorapaxar | Cellulose microcristalline, croscarmellose sodique, lactose monohydraté, povidone et stéarate de magnésium. En outre, la pellicule d’enrobage contient les ingrédients inactifs suivants : dioxyde de titane, hypromellose, lactose monohydraté, oxyde de fer jaune et triacétylglycérol (triacétate de glycéryle). |
INDICATIONS ET USAGE CLINIQUE
ZONTIVITY™ (sulfate de vorapaxar), administré en association avec de l’acide acétylsalicylique (AAS) et, si nécessaire, avec du clopidogrel (selon la norme de soins), est indiqué pour réduire les événements athérothrombotiques chez les adultes présentant un risque élevé qui ont des antécédents d’infarctus du myocarde (IM).
Personnes âgées (≥ 65 ans)
Les patients âgés présentent généralement un risque accru d’hémorragie; l’âge du patient doit donc être pris en considération avant d’instaurer un traitement avec ZONTIVITY™. Le risque relatif (RR) d’hémorragie (vorapaxar vs placebo) était similaire dans les deux groupes d’âge. Le risque d’accident vasculaire cérébral et d’hémorragie augmente avec l’âge, mais le profil risques-bienfaits du vorapaxar demeure favorable chez les patients âgés (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées (≥ 65 ans) et EFFETS INDÉSIRABLES).
Enfants (< 18 ans)
L’innocuité et l’efficacité de ZONTIVITY™ n’ont pas été établies chez les enfants < 18 ans. Par conséquent, ZONTIVITY™ n’est pas indiqué pour cette population de patients.
CONTRE-INDICATIONS
ZONTIVITY™ (sulfate de vorapaxar) est contre-indiqué :
- Chez les patients qui présentent une hypersensibilité à ce médicament, à l’un de ses ingrédients ou à un composant du contenant. Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie du produit pour connaître la liste complète des ingrédients.
- Chez les patients ayant des antécédents d’accident vasculaire cérébral (AVC) ou d’accident ischémique transitoire (AIT), ou qui ont subi un AVC ou un AIT pendant le traitement avec ZONTIVITY™ (voir MISES EN GARDE ET PRÉCAUTIONS, Système nerveux).
- Chez les patients ayant des antécédents d’hémorragie intracrânienne (HIC), ou qui ont eu une HIC pendant le traitement avec ZONTIVITY™ (voir MISES EN GARDE ET PRÉCAUTIONS, Hémorragie).
- Chez les patients présentant un saignement pathologique actif, comme dans le cas d’une HIC ou d’un ulcère gastroduodénal (voir MISES EN GARDE ET PRÉCAUTIONS, Hémorragie et EFFETS INDÉSIRABLES).
Chez les patients présentant une insuffisance hépatique grave (voir MISES EN GARDE ET
PRÉCAUTIONS, Fonction hépatique).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Arrêt du traitement avec ZONTIVITY™
L’interruption du traitement avec ZONTIVITY™ doit être évitée. S’il est nécessaire d’interrompre temporairement le traitement avec ZONTIVITY™, le traitement doit être repris dès que possible.
Lactose
ZONTIVITY™ contient du lactose. Les patients qui souffrent d’une maladie héréditaire rare, comme une intolérance au galactose, un déficit en lactase de Lapp ou un syndrome de malabsorption du glucose-galactose ne doivent pas prendre ce médicament.
Hémorragie
Les agents antiplaquettaires, y compris ZONTIVITY™, augmentent le risque d’hémorragie, y compris d’hémorragie intracrânienne et, parfois, d’hémorragie fatale.
Lorsqu’il est administré en plus du traitement classique (habituellement de l’aspirine et du clopidogrel), ZONTIVITY™, comparativement au traitement classique administré seul, accroît le risque d’hémorragie GUSTO modérée ou grave (GUSTO – Global Utilization of Streptokinase and Tissue Plasminogen Activator for Occluded Arteries) [voir EFFETS INDÉSIRABLES]. Patients victimes d’une HIC pendant le traitement avec ZONTIVITY™
Le traitement avec ZONTIVITY™ doit être interrompu (voir CONTRE-INDICATIONS, EFFETS INDÉSIRABLES et ÉTUDES CLINIQUES).
Risque sous-jacent d’hémorragie et traitements concomitants
ZONTIVITY™ accroît le risque d’hémorragie chez les patients présentant un risque sous-jacent d’hémorragie. Il importe de considérer le risque d’hémorragie sous-jacent avant d’instaurer un traitement avec ZONTIVITY™. Les facteurs de risque d’hémorragie généraux regroupent :
- un âge avancé (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées (≥ 65 ans));
- un faible poids corporel (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Patients de faible poids corporel (< 60 kg));
une insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale,
Insuffisance rénale grave); ou
une insuffisance hépatique (voir CONTRE-INDICATIONS et MISES EN GARDE ET
PRÉCAUTIONS, Fonction hépatique, Insuffisance hépatique grave).
Chez ces patients, ZONTIVITY™ ne doit être prescrit qu’après une évaluation rigoureuse des risques et bienfaits individuels, de même que du besoin de recourir à l’administration concomitante d’autres médicaments susceptibles d’augmenter le risque d’hémorragie.
Des antécédents de troubles de la coagulation et l’utilisation de certains médicaments (p. ex., un anticoagulant ou un antifibrinolytique, usage chronique d’anti-inflammatoires non stéroïdiens [AINS], inhibiteurs sélectifs de la recapture de la sérotonine [ISRS], inhibiteur de la recapture de la sérotonine et de la noradrénaline [IRSN]) peuvent aussi accroître le risque d’hémorragie chez les patients traités avec ZONTIVITY™. L’utilisation concomitante et chronique de warfarine ou d’autres anticoagulants est à éviter.
Insuffisance rénale grave
L’insuffisance rénale est un facteur de risque d’hémorragie à considérer avant d’amorcer un traitement avec ZONTIVITY™. L’expérience thérapeutique est limitée chez les patients souffrant d’insuffisance rénale grave ou d’une insuffisance rénale au stade terminal. Par conséquent, ZONTIVITY™ doit être utilisé avec prudence chez ces patients.
Warfarine et autres anticoagulants oraux
Les données sont limitées concernant l’utilisation concomitante du vorapaxar et de la warfarine ou d’autres anticoagulants oraux. L’administration concomitante de vorapaxar et de warfarine ou d’autres anticoagulants oraux peut accroître le risque d’hémorragie et doit donc être évitée.
Héparine
Chez les patients traités avec du vorapaxar, l’utilisation concomitante d’héparine (y compris l’héparine de faible poids moléculaire [HFPM]) pourrait être associée à un risque accru d’hémorragie, et la prudence est donc recommandée.
Administration concomitante d’autres agents antiplaquettaires
Dans le cadre des études de phase III, l’expérience clinique avec le prasugrel est limitée, tandis qu’elle est inexistante avec l’emploi du ticagrélor. Par conséquent, le vorapaxar ne doit pas être administré avec du prasugrel ou du ticagrélor. S’il s’avère nécessaire de recourir à un traitement d’appoint avec ces agents, la prise du vorapaxar devrait être interrompue.
Chirurgie
Une hémorragie doit être suspectée chez tout patient hypotendu ayant récemment subi une coronarographie, une intervention coronarienne percutanée (ICP), un pontage aorto-coronarien (PAC) ou d’autres interventions chirurgicales, même en l’absence de tout signe d’hémorragie.
Prise en charge d’un événement hémorragique aigu
En raison de la longue demi-vie de ZONTIVITY™, l’interruption du traitement durant une brève période ne permet pas la prise en charge d’un événement hémorragique aigu (voir MISES EN GARDE ET PRÉCAUTIONS, Considérations périopératoires et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Il n’existe aucun traitement connu permettant d’annuler l’effet antiplaquettaire de ZONTIVITY™. Les études précliniques portant sur les hémorragies lors de l’ajout de vorapaxar à un traitement de fond associant de l’AAS et du clopidogrel indiquent que l’hémostase pourrait être restaurée par l’administration de plaquettes d’origine exogène (voir PHARMACOLOGIE DÉTAILLÉE).
Interactions médicamenteuses
Inhibiteurs puissants du CYP3A
L’utilisation concomitante de ZONTIVITY™ et d’inhibiteurs puissants du CYP3A, comme le kétoconazole, l’itraconazole, la clarithromycine et le ritonavir, doit être évitée (voir INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Inducteurs puissants du CYP3A
L’utilisation concomitante de ZONTIVITY™ et d’inducteurs puissants du CYP3A, comme la rifampicine, la carbamazépine et la phénytoïne, doit être évitée (voir INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Fonction hépatique
Insuffisance hépatique grave
Les patients présentant une insuffisance hépatique grave ont un risque inhérent accru d’hémorragie; par conséquent, l’utilisation de ZONTIVITY™ chez ces derniers est contre-indiquée.
Système nerveux
Patients ayant des antécédents d’accident vasculaire cérébral (AVC) ou d’accident ischémique transitoire (AIT)
ZONTIVITY™ est contre-indiqué chez les patients ayant des antécédents d’AVC ou d’AIT en raison du risque accru d’HIC dans cette population (voir CONTRE-INDICATIONS). Lors de l’étude clinique pivot TRA 2°P – TIMI 50, parmi les patients recrutés, les patients ayant des antécédents d’AVC ischémique ont présenté un taux d’événements basé sur les estimations de Kaplan-Meier (K-M) à 3 ans plus élevé pour les HIC lorsque ZONTIVITY™ était administré conjointement avec le traitement classique (2,7 %) que dans le cas du traitement classique administré seul (0,9 %) [voir ÉTUDES CLINIQUES]. Chez les patients victimes d’un IM n’ayant aucun antécédent d’AVC ou d’AIT, le taux d’événements basé sur les estimations de K-M à 3 ans pour les HIC était de 0,54 % lorsque ZONTIVITY™ était administré conjointement avec le traitement classique, et de 0,45 % lorsque seul le traitement classique était administré (voir ÉTUDES CLINIQUES).
Patients ayant subi un AVC ou un AIT pendant le traitement avec ZONTIVITY™
Le traitement avec ZONTIVITY™ devrait être interrompu (voir CONTRE-INDICATIONS, EFFETS INDÉSIRABLES et ÉTUDES CLINIQUES).
Considérations périopératoires
Dans l’étude clinique pivot TRA 2°P – TIMI, les médecins ont été encouragés à ne pas interrompre la prise du médicament à l’étude (ZONTIVITY™ ou placebo) durant la période où l’intervention chirurgicale avait lieu. Il n’y a pas lieu d’interrompre le traitement avec ZONTIVITY™ chez les patients qui doivent subir un PAC, une ICP, une chirurgie autre qu’un PAC ou d’autres interventions effractives (voir EFFETS INDÉSIRABLES). Cependant, si aucune inhibition de l’agrégation plaquettaire n’est recherchée, le traitement avec ZONTIVITY™ devrait être interrompu au moins 30 jours avant l’intervention.
Populations particulières
Femmes enceintes
On ne dispose d’aucune donnée sur l’utilisation de ZONTIVITY™ pendant la grossesse. ZONTIVITY™ ne devrait être utilisé au cours de la grossesse que si les bienfaits potentiels pour la mère justifient les risques éventuels pour le fœtus.
Femmes qui allaitent
On ne sait pas si le vorapaxar est excrété dans le lait maternel humain. Il a toutefois été démontré lors d’études chez le rat que le vorapaxar marqué au 14C ainsi que le vorapaxar et ses métabolites étaient excrétés dans le lait. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel humain et que l’on ignore le potentiel d’effets indésirables chez les nourrissons allaités de mères traitées avec ZONTIVITY™, une décision doit être prise concernant l’interruption de l’allaitement ou du traitement avec ZONTIVITY™, en tenant compte de l’importance du médicament pour la santé de la mère.
Enfants (< 18 ans)
L’innocuité et l’efficacité de ZONTIVITY™ n’ont pas été établies chez les enfants < 18 ans. C’est pourquoi ZONTIVITY™ n’est pas indiqué chez ces patients.
Personnes âgées (≥ 65 ans)
Les patients âgés présentent généralement un risque accru d’hémorragie; l’âge du patient doit donc être pris en considération avant d’instaurer un traitement avec ZONTIVITY™. Dans l’étude clinique TRA 2°P – TIMI 50, 28,9 % des patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT étaient âgés d’au moins 65 ans et 7,3 %, d’au moins 75 ans. Le risque relatif (RR) d’hémorragie (vorapaxar vs placebo) était similaire dans les deux groupes d’âge. Le risque d’AVC et d’hémorragie augmente avec l’âge, mais le profil risques-bienfaits du vorapaxar demeure favorable chez les patients âgés (voir EFFETS INDÉSIRABLES).
Patients de faible poids corporel (< 60 kg)
En règle générale, un poids corporel < 60 kg constitue un facteur de risque d’hémorragie. Lors de l’étude clinique TRA 2°P – TIMI 50, chez les patients traités avec le vorapaxar, les taux d’événements hémorragiques (hémorragie intracrânienne, significative sur le plan clinique, GUSTO grave ou modérée) observés chez les patients pesant < 60 kg étaient supérieurs à ceux observés chez les patients d’un poids ≥ 60 kg. ZONTIVITY™ doit donc être utilisé avec prudence chez les patients d’un poids corporel < 60 kg.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT, l’épistaxis a été le type d’événement hémorragique le plus souvent signalé, soit deux fois plus souvent dans le groupe ZONTIVITY™ que dans le groupe placebo (7,2 % vs 3,6 %). D’autres événements hémorragiques ont été plus fréquemment signalés dans le groupe ZONTIVITY™ que dans le groupe placebo, notamment l’hématurie (2,5 % vs 2,0 %), l’hématome (2,3 % vs 1,5 %), l’hémorragie rectale (1,4 % vs 1,0 %), l’hémorragie gingivale (1,2 % vs 0,5 %), le méléna (0,8 % vs 0,5 %) et l’hémorragie gastro-intestinale (0,5 % vs 0,2 %). Les cas d’anémie ont été plus fréquents dans le groupe ZONTIVITY™ (2,5 %) que dans le groupe placebo (1,9 %).
Effets indésirables rapportés dans les études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
L’innocuité de ZONTIVITY™ a été évaluée dans le cadre de l’étude de phase III TRA 2°P – TIMI 50, dans laquelle des patients présentant des signes ou des antécédents d’athérosclérose intéressant le système vasculaire coronarien (après un IM), cérébral (AVC ischémique) ou périphérique (antécédents documentés de maladie artérielle périphérique [MAP]) recevaient ZONTIVITY™ (n = 13 186) ou un placebo (n = 13 166) une fois par jour. Les patients répartis au hasard pour recevoir ZONTIVITY™ ont reçu le traitement pendant une durée médiane de 2,3 ans, et pendant plus de 3 ans en ce qui concerne 2 187 de ces patients. Les effets indésirables (EI) observés chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT qui recevaient ZONTIVITY™ (n = 8 444) ou un placebo (n = 8 412) sont indiqués ci-dessous.
Hémorragie
Chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT, l’hémorragie a été l’effet indésirable le plus souvent signalé pendant le traitement avec ZONTIVITY™, y compris les hémorragies GUSTO modérées ou graves, TIMI mineures ou majeures et cliniquement significatives (voir tableau 1). Les hémorragies GUSTO modérées ou graves étaient le plus souvent d’origine gastro-intestinale.
Tableau 1 – Paramètres d’évaluation des hémorragies de l’étude clinique TRA 2°P – TIMI 50 menée chez des patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT
| Placebo (n = 8 412) | ZONTIVITY™ (n = 8 444) | Rapport de cotes†,‡ (IC à 95 %) | Valeur p‡ | |||
| Paramètres d’évaluation | Patients présentant un événement (%) | K-M (%)# | Patients présentant un événement (%) | K-M (%)# | ||
| Catégories d’hémorragie GUSTO& | ||||||
Grave Modérée | 73 (0,9 %) 88 (1,0 %) | 1,0 % 1,2 % | 85 (1,0 %) 152 (1,8 %) | 1,2 % 2,1 % | 1,16 (0,85 à 1,59) 1,73 (1,33 à 2,25) | 0,352 < 0,001 |
| Catégories d’hémorragie TIMI* | ||||||
| Majeure | 133 (1,6 %) | 1,8 % | 161 (1,9 %) | 2,2 % | 1,21 (0,96 à 1,52) | 0,108 |
| Mineure | 47 (0,6 %) | 0,6 % | 105 (1,2 %) | 1,4 % | 2,23 (1,58 à 3,15) | < 0,001 |
| Cliniquement significative | 785 (9,3 %) | 10,2 % | 1 120 (13,3 %) | 14,6 % | 1,46 (1,34 à 1,60) | < 0,001 |
| Autres catégories | ||||||
HIC Hémorragie fatale | 30 (0,4 %) 14 (0,2 %) | 0,5 % 0,2 % | 38 (0,5 %) 14 (0,2 %) | 0,5 % 0,2 % | 1,26 (0,78 à 2,03) 0,99 (0,47 à 2,09) | 0,348 0,989 |
# Estimation K-M à 1 080 jours. † Rapport de cotes fondé sur le groupe ZONTIVITY™ vs le groupe placebo. ‡ Rapport de cotes et valeur p calculés sur la base du modèle de Cox avec des covariables de traitement et un facteur de stratification (utilisation prévue de la thiénopyridine). & Critères de l’hémorragie GUSTO grave : hémorragie fatale, intracrânienne, ou hémorragie s’accompagnant de troubles hémodynamiques qui nécessitent une intervention; critères de l’hémorragie GUSTO modérée : hémorragie sans trouble hémodynamique qui nécessite une transfusion de sang total ou de concentrés érythrocytaires. * Critères de l’hémorragie TIMI (Thrombolysis in Myocardial Infarction) majeure : toute hémorragie intracrânienne ou tout signe manifeste d’hémorragie cliniquement significatif associé à une baisse de l’hémoglobine (Hb) ≥ 5 g/dL (ou, lorsque le taux d’Hb n’est pas disponible, à une baisse de la valeur absolue de l’hématocrite [HCT] ≥ 15 %). Critères de l’hémorragie TIMI mineure : tout signe manifeste d’hémorragie associé à une baisse de la concentration en Hb de 3 à < 5 g/dL (ou, lorsque le taux d’Hb n’est pas disponible, à une baisse de la valeur absolue de l’HCT de 9 % à < 15 %). Critères de l’hémorragie cliniquement significative : hémorragie TIMI majeure ou mineure, ou hémorragie nécessitant un traitement médical ou chirurgical non planifié ou une évaluation non planifiée fondée sur des analyses de laboratoire. | ||||||
Les effets de ZONTIVITY™ sur l’hémorragie GUSTO modérée ou grave ont été examinés dans un certain nombre de sous-groupes en fonction de caractéristiques démographiques et d’autres caractéristiques initiales. La plupart de ces effets sont présentés à la figure 1. Ces analyses 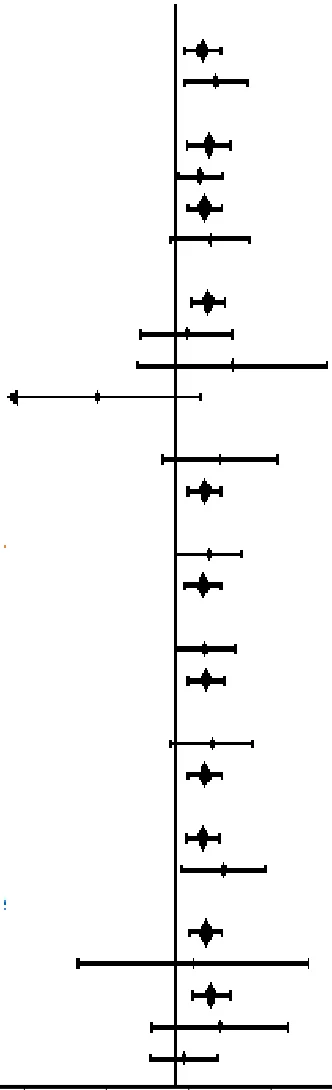 doivent être interprétées avec prudence, car certains écarts peuvent refléter l’effet du hasard inhérent à un grand nombre d’analyses. Fait à souligner, le taux d’hémorragies GUSTO modérées ou graves était plus élevé chez les patients d’un poids corporel < 60 kg que chez les patients pesant ≥ 60 kg (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Patients de faible poids corporel (< 60 kg)).
Figure 1 – Analyse par sous-groupes (hémorragies GUSTO modérées ou graves), de la répartition aléatoire à la dernière visite, chez les sujets ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT participant à l’étude TRA 2 P
Sous-groupe
Rapport de cotes
(IC à 95 %)
Nbre total
de
patients
Nbre d’événements
(taux K-M à 3 ans)
RC (IC à 95 %)
S P
Sexe
Hommes
Femmes
13 474
3 382
169 (2,8)
62 (4,5)
120 (2,1)
36 (2,6)
1,42 (1,12 à 1,79) 1,69 (1,12 à 2,55)
Âge
< 65 ans
≥ 65 ans
< 75 ans
≥ 75 ans
11 985
4 871
15 620
1 236
120 (2,3)
111 (5,2)
192 (2,8)
39 (7,0)
79 (1,5)
77 (4,0)
132 (2,0)
24 (4,9)
1,54 (1,16 à 2,05) 1,39 (1,04 à 1,85) 1,46 (1,17 à 1,82) 1,57 (0,94 à 2,61)
Race
Blanche
Autre que blanche
Asiatique
Afro-Américaine
14 856
1 991
661
348
208 (3,2)
23 (2,9)
7 (2,2)
3 (2,1)
135 (2,1)
21 (2,7)
4 (1,7)
8 (5,4)
1,53 (1,23 à 1,90) 1,16 (0,64 à 2,10) 2,09 (0,61 à 7,16) 0,37 (0,10 à 1,38)
Poids corporel
< 60 kg
≥ 60 kg
857
15 977
19 (5,2)
212 (3,0)
11 (3,0)
145 (2,1)
1,78 (0,85 à 3,74) 1,46 (1,18 à 1,80)
Insuffisance rénale
DFGe < 60 mL/min/1,73 m2
DFGe ≥ 60 mL/min/1,73 m2
1 968
14 695
59 (6,2)
170 (2,7)
33 (4,8)
121 (1,8)
1,54 (1,01 à 2,36) 1,43 (1,13 à 1,81)
Antécédents de diabète
Oui
Non
3 613
13 242
61 (4,1)
170 (2,9)
42 (2,7)
114 (2,0)
1,47 (0,99 à 2,18) 1,49 (1,17 à 1,89) Antécédents d’insuffisance cardiaque
Oui
Non
1 410
15 445
35 (6,1)
196 (2,9)
22 (3,5)
134 (2,1)
1,60 (0,94 à 2,73) 1,46 (1,17 à 1,82) * Thiénopyridine utilisée au début de
l’étude
Oui
Non
13 202
3 654
192 (3,3)
39 (2,7)
136 (2,4)
20 (1,3)
1,42 (1,14 à 1,77) 1,86 (1,09 à 3,20)
Aspirine utilisée au début de l’étude
Oui
Non
16 574
282
227 (3,1)
4 (4,0)
153 (2,2)
3 (2,3)
1,49 (1,21 à 1,82) 1,25 (0,28 à 5,61) ≤ 100 mg
> 100 mg à < 300 mg
≥ 300 mg
12 865
1 477
2 231
171 (2,9)
13 (2,7)
43 (4,5)
107 (1,9)
8 (1,7)
38 (4,2)
1,59 (1,25 à 2,02) 1,78 (0,74 à 4,30) 1,12 (0,73 à 1,74)
0,125 0,25 0,5 1 2 4 8
SCH53048 (S) – Mieux Placebo (P) – Mieux
* La majorité des patients prenait du clopidogrel.
SCH53048 (S) = ZONTIVITY™
Pendant l’étude TRA 2°P – TIMI 50, 288 patients ayant eu un IM mais n’ayant aucun antécédent d’AVC ou d’AIT ont subi un pontage aorto-coronarien (PAC). Les chercheurs de l’étude avaient été encouragés à poursuivre le traitement avec le médicament à l’étude (ZONTIVITY™ ou placebo) avant le PAC. Les taux de PAC associés à une hémorragie TIMI majeure étaient numériquement semblables dans le groupe ZONTIVITY™ (n = 7; 5,3 %) et le groupe placebo (n = 7; 4,5 %).
Les événements hémorragiques ont été pris en charge de la même manière qu’avec d’autres agents antiplaquettaires, notamment en traitant la source de l’hémorragie tout en prodiguant des soins de soutien.
Chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT, des événements hémorragiques indésirables (tout type confondu) associés au traitement ont été signalés par un plus grand nombre de patients traités avec ZONTIVITY™ que de patients recevant le placebo (18,4 % vs 12,1 %). Dans le groupe ZONTIVITY™, l’épistaxis a été l’événement hémorragique le plus fréquemment signalé, soit deux fois plus souvent que dans le groupe placebo (5,6 % vs 2,6 %). D’autres événements hémorragiques ont été plus souvent signalés dans le groupe ZONTIVITY™ que dans le groupe placebo, notamment : contusion (2,5 % vs 1,9 %), tendance accrue aux ecchymoses (2,6 % vs 1,6 %), hématurie (1,5 % vs 1,1 %), hématome (1,6 % vs 1,0 %), hémorragie rectale (0,9 % vs 0,7 %), hémorragie gingivale (0,9 % vs 0,5 %) et hémorragie gastro-intestinale (0,3 % vs 0,1 %).
Autres effets indésirables
Les cas d’anémie ont été plus fréquents dans le groupe ZONTIVITY™ (2,5 %) que dans le groupe placebo (1,9 %). Aucune preuve d’une association entre le traitement avec ZONTIVITY™ et les causes de l’anémie autres qu’une hémorragie (p. ex., hypoplasie de la moelle osseuse) n’a pu être établie.
Chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT, une proportion accrue de cas de diplopie, indépendamment de la cause attribuée par le chercheur, a été observée dans le groupe ZONTIVITY™ (0,1 %), comparativement au groupe placebo (0,02 %). Il s’agissait dans la plupart des cas de diplopie légère. Certains cas se sont résolus en cours de traitement; toutefois, l’information à ce sujet n’était pas disponible pour tous les cas.
Interruption du traitement
Chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT, le taux d’abandon du traitement à l’étude en raison d’effets indésirables était de 6,0 % dans le groupe ZONTIVITY™ et de 6,2 % dans le groupe placebo. L’hémorragie a été l’effet indésirable ayant le plus souvent mené à l’abandon du traitement à l’étude dans les deux groupes (2,9 % dans le groupe ZONTIVITY™ et 1,7 % dans le groupe placebo). L’anémie a été l’effet indésirable ayant le plus souvent mené à l’abandon du traitement à l’étude dans le groupe ZONTIVITY™ (0,3 %), comparativement au groupe placebo (0,1 %).
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Aperçu
Système du cytochrome P450 (CYP450)
Inhibition enzymatique du CYP : Les études in vitro sur le métabolisme ont démontré qu’il est peu probable que le vorapaxar entraîne une inhibition cliniquement significative du CYP1A2, CYP2B6, CYP3A, CYP2C8, CYP2C9, CYP2C19 ou CYP2D6 humain. Aucune inhibition cliniquement significative du CYP2B6, CYP3A, CYP2C19 ou CYP2D6 par le M20, le principal métabolite actif du vorapaxar dans le sang circulant, n’est susceptible d’être observée.
Induction enzymatique du CYP : Sur la base des données in vitro, il est peu probable que l’administration prolongée du vorapaxar agisse sur le métabolisme des médicaments métabolisés par les principales isoformes du CYP.
Inhibiteurs faibles ou modérés du CYP3A
Des données issues de l’étude de phase III laissent présumer que l’administration concomitante d’un inhibiteur faible ou modéré du CYP3A et de ZONTIVITY™ n’augmente pas le risque d’hémorragie ni ne compromet l’efficacité du vorapaxar.
Transporteurs
Glycoprotéine P (P-gp)
Le vorapaxar est un faible inhibiteur de la glycoprotéine P (P-gp), un transport intestinal, après l’administration consécutive de multiples doses. ZONTIVITY™ peut donc améliorer l’absorption ou le taux d’absorption des médicaments qui sont des substrats de la P-gp, tels que la digoxine.
Autres transporteurs
Le vorapaxar et le M20 ne devraient pas entraîner une inhibition cliniquement significative des transporteurs OATP1B1, OATP1B3, BCRP, OAT1, OAT3 et OCT2.
Interactions médicament-médicament
Tableau 2 – Interactions médicamenteuses cliniques
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
| Antiacides et inhibiteurs de la pompe à protons (IPP) | ÉC | L’administration concomitante d’un antiacide à base d’hydroxyde d’aluminium ou de carbonate de magnésium, ou bien d’un inhibiteur de la pompe à protons (pantoprazole) n’a pas modifié l’aire sous la courbe (ASC) du vorapaxar, et seules de faibles diminutions de la concentration plasmatique maximale (Cmax) ont été observées. | ZONTIVITY™ peut être administré en association avec des agents qui augmentent le pH gastrique. |
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
Anticoagulants
| ÉC |
On dispose de très peu de données concernant l’utilisation concomitante de ZONTIVITY™ et d’autres anticoagulants oraux.
moléculaire (HFPM), pourrait être associée à un risque accru d’hémorragie. |
|
Agents antiplaquettaires (p. ex., prasugrel, ticagrélor) | ÉC | Lors de l’administration concomitante de ZONTIVITY™ et de prasugrel, aucune interaction pharmacocinétique cliniquement significative n’a été observée. Dans les études de phase III, l’expérience clinique avec le prasugrel est très limitée, tandis qu’elle est inexistante avec le ticagrélor. | ZONTIVITY™ ne doit pas être administré en association avec du prasugrel ou du ticagrélor. Un traitement avec ZONTIVITY™ ne doit pas non plus être instauré chez les patients recevant du prasugrel ou du ticagrélor. Si un traitement d’appoint avec ces agents s’avère nécessaire, le traitement avec ZONTIVITY™ doit être interrompu (voir MISES EN GARDE ET PRÉCAUTIONS). |
| Digoxine | ÉC | L’administration concomitante de ZONTIVITY™ (40 mg) et de digoxine (dose unique de 0,5 mg) entraîne une augmentation de la Cmax et de l’ASC de cette dernière de 54 % et 5 %, respectivement. | Aucun ajustement de la dose de digoxine n’est recommandé. Les patients qui reçoivent de la digoxine doivent faire l’objet d’une surveillance, si cela est indiqué sur le plan clinique. |
| Rosiglitazone | ÉC | L’administration concomitante de rosiglitazone (substrat du CYP2C8) et de ZONTIVITY™ n’a entraîné aucune modification cliniquement significative de la pharmacocinétique de la rosiglitazone. | Il n’y a pas lieu d’ajuster la dose des substrats du CYP2C8 lorsque ces agents sont administrés en association avec ZONTIVITY™. |
Inducteurs puissants du CYP3A (p. ex., rifampicine, carbamazépine ou phénytoïne) | ÉC | L’administration concomitante de rifampicine (600 mg, 1 f.p.j.) et de ZONTIVITY™ a entraîné une diminution significative de la Cmax et de l’ASC moyennes du vorapaxar de 39 % et 55 %, respectivement. | L’utilisation concomitante de ZONTIVITY™ avec des inducteurs puissants du CYP3A doit être évitée (voir MISES EN GARDE ET PRÉCAUTIONS, Interactions médicamenteuses). |
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
Inhibiteurs puissants du CYP3A (p. ex., kétoconazole, itraconazole, posaconazole, clarithromycine, ritonavir, saquinavir, nelfinavir, indinavir, bocéprévir ou télaprévir) | ÉC | L’administration concomitante de kétoconazole (400 mg, 1 f.p.j.) et de ZONTIVITY™ a entraîné une augmentation importante de la Cmax et de l’ASC moyennes du vorapaxar de 93 % et 96 %, respectivement. | L’utilisation concomitante de ZONTIVITY™ et d’inhibiteurs puissants du CYP3A doit être évitée (voir MISES EN GARDE ET PRÉCAUTIONS, Interactions médicamenteuses). |
| Légende : ÉC = étude clinique; f.p.j. = fois par jour | |||
Interactions médicament-aliment
ZONTIVITY™ peut être pris avec ou sans nourriture, mais son utilisation en association avec du jus de pamplemousse doit être évitée, ce dernier étant un inhibiteur du CYP3A4 susceptible d’entraîner une augmentation des concentrations plasmatiques de ZONTIVITY™.
Interactions médicament-herbe médicinale
Les interactions médicament-herbe médicinale n’ont pas été établies. Étant donné que le millepertuis (Hypericum perforatum) est un inducteur du CYP3A et qu’il peut entraîner une réduction des concentrations plasmatiques de ZONTIVITY™, sa consommation en association avec ZONTIVITY™ doit être évitée.
Effets du médicament sur les constantes biologiques
Les effets du médicament sur les constantes biologiques n’ont pas été établis.
POSOLOGIE ET ADMINISTRATION
Dose recommandée et ajustement de la posologie
La dose recommandée de ZONTIVITY™ est d’un comprimé par voie orale, une fois par jour, avec ou sans aliments. ZONTIVITY™ devrait être administré en association avec de l’AAS et, si nécessaire, avec du clopidogrel, selon leurs indications respectives ou la norme de soins. Le traitement avec ZONTIVITY™ devrait être instauré au moins 2 semaines après un IM et dans les 12 premiers mois suivant l’événement aigu (voir ÉTUDES CLINIQUES). Un retard (au moins 7 jours) est à prévoir pour ce qui est du début d’action au moment d’instaurer le traitement avec ZONTIVITY™.
Les données sur l’efficacité et l’innocuité de ZONTIVITY™ sont limitées au-delà de 24 mois. Passé ce délai, les bienfaits et les risques associés à la poursuite du traitement doivent être réévalués au cas par cas.
En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région. Administration concomitante de prasugrel et de ticagrélor :
Dans les études de phase III, l’expérience clinique avec le prasugrel est limitée et inexistante avec le ticagrélor. Le vorapaxar ne doit donc pas être administré en association avec du prasugrel ou du ticagrélor. Le vorapaxar ne doit pas non plus être instauré chez les patients recevant du prasugrel ou du ticagrélor. Si un traitement d’appoint avec ces agents est nécessaire, la prise de vorapaxar doit être interrompue.
Dose oubliée
Les patients qui oublient une dose doivent la prendre dès qu’ils s’en rendent compte. Cependant, s’il est presque temps de prendre la dose suivante, ils ne doivent pas prendre la dose oubliée. Ils ne doivent pas prendre une double dose au même moment.
SURDOSAGE
Chez l’humain, aucun effet indésirable lié à la dose ni aucun risque particulier n’a été observé par suite de l’administration d’une dose unique de sulfate de vorapaxar atteignant ~50 fois la dose quotidienne recommandée et 2 fois la dose quotidienne recommandée pendant une période maximale de 4 semaines. Le traitement d’un surdosage soupçonné doit prendre en charge les signes et les symptômes.
Comme le vorapaxar a une forte affinité pour les protéines, il est peu probable que l’hémodialyse permette de traiter efficacement un surdosage.
La transfusion de plaquettes peut être envisagée comme soin de soutien en cas d’hémorragie (voir PHARMACOLOGIE DÉTAILLÉE).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Classe thérapeutique
Le vorapaxar est un inhibiteur sélectif et réversible des récepteurs du PAR-1 présents à la surface des plaquettes.
Mode d’action
Selon les données d’études in vitro, le vorapaxar inhibe l’agrégation plaquettaire provoquée par la thrombine. Il inhibe également l’agrégation plaquettaire provoquée par le peptide agoniste du récepteur de la thrombine (TRAP) sans altérer les paramètres de coagulation. Le vorapaxar n’inhibe pas l’agrégation plaquettaire provoquée par d’autres agonistes, tels que l’adénosine diphosphate (ADP), le collagène ou les mimétiques du thromboxane.
Pharmacodynamie
À la dose recommandée, ZONTIVITY™ entraîne une inhibition ≥ 80 % de l’agrégation plaquettaire provoquée par le TRAP dans la semaine qui suit l’instauration du traitement. La durée de l’inhibition plaquettaire dépend de la dose et de la concentration. Une inhibition de l’agrégation plaquettaire provoquée par le TRAP de l’ordre de 50 % est prévisible 4 semaines après l’arrêt de l’administration de doses quotidiennes de ZONTIVITY™, ce qui s’accorde avec la longue demi-vie d’élimination terminale du vorapaxar (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Dans des études menées auprès de volontaires sains, aucune modification de l’expression de la P-sélectine (plaquettaire) et de la forme soluble du ligand du récepteur CD40 (sCD40L) ou des paramètres des tests de coagulation (temps de thrombine, temps de prothrombine, temps de thromboplastine partielle activé, temps de céphaline activée, temps de coagulation par l’écarine) n’a été observée après l’administration de doses uniques ou multiples (28 jours) de vorapaxar. Aucune modification significative des concentrations de la P-sélectine, du sCD40L ou de la protéine C-réactive à haute sensibilité (CRP-hs) n’a été observée chez les patients traités avec du vorapaxar lors des études cliniques de phases II et III.
Électrophysiologie cardiaque
Lors d’une étude à double insu, en mode parallèle, avec répartition aléatoire et contrôlée par placebo et par comparateur actif, qui portait sur l’évaluation de l’ECG chez des sujets sains (n = 40/groupe de traitement), ZONTIVITY™, administré à une dose unique de 120 mg (48 fois la dose thérapeutique) n’a eu aucun effet sur l’intervalle QTcF, la durée du complexe QRS, l’intervalle PR ou la fréquence cardiaque.
Pharmacocinétique
L’exposition au vorapaxar augmente de manière approximativement proportionnelle à la dose après l’administration de doses uniques ≤ 16 fois la dose recommandée. La pharmacocinétique du vorapaxar est similaire chez les sujets sains et les patients.
Les principaux paramètres pharmacocinétiques du vorapaxar sont présentés dans le tableau ci-dessous.
Tableau 3 – Résumé des paramètres pharmacocinétiques de ZONTIVITY™ après l’administration orale de doses multiples à des sujets sains (moyenne géométrique [IC à 95 %])
| Cmax [ng/mL] | T1/2 [h] | ASC0-24 (ng·h/mL) | Clairance [L/h] | Volume de distribution [L] | |
| ZONTIVITY™ 2,5 mg, à l’état d’équilibre | 78,7 (72,1 à 85,9) | 187 (intervalle : 115 à 317) | 1236 (1 133 à 1 349) | 1,69 (1,55 à 1,84) | 424 (351 à 512) |
La pharmacocinétique systémique du vorapaxar est linéaire avec une accumulation (6 fois) prévisible à partir des données sur les doses uniques et multiples. L’état d’équilibre est obtenu en 21 jours d’administration quotidienne de doses uniques. La demi-vie terminale apparente du vorapaxar est similaire à celle de son métabolite actif, le M20.
Absorption
Après l’administration d’une dose unique de 2,5 mg de ZONTIVITY™ par voie orale à des patients à jeun, le vorapaxar est rapidement absorbé et sa concentration maximale est atteinte après un Tmax médian d’une heure (intervalle : 1 à 2 heures). La biodisponibilité absolue moyenne est de 100 % (IC à 90 % : 98 à 116).
L’administration du vorapaxar lors d’un repas riche en lipides n’a pas entraîné de modification significative de l’ASC, malgré une légère baisse (21 %) de la Cmax et un léger allongement du tmax (de 45 minutes).
Distribution
Le vorapaxar et son principal métabolite actif circulant (M20) présentent une très forte affinité de liaison (≥ 99 %) avec les protéines plasmatiques humaines. Le vorapaxar est fortement lié à l’albumine sérique humaine et n’a pas de distribution préférentielle dans les érythrocytes.
Métabolisme
Le vorapaxar est éliminé par le métabolisme, et la formation du M20 et du M19, métabolites prédominants dans les excréta, est attribuable à l’action du CYP3A4 et du CYP2J2. L’exposition systémique au M20 correspond à environ 20 % de l’exposition au vorapaxar.
Excrétion
Les fèces représentent la principale voie d’élimination; ainsi environ 91,5 % de la dose radiomarquée devrait se retrouver dans les fèces, comparativement à 8,5 % dans l’urine. Le vorapaxar est principalement éliminé sous la forme de métabolites, sans aucune trace détectée dans l’urine.
Populations et situations particulières
Les effets de facteurs intrinsèques sur la pharmacocinétique du vorapaxar ont été évalués lors d’études de pharmacocinétique précises (chez des patients présentant une insuffisance rénale au stade terminal traitée par hémodialyse ou une insuffisance hépatique) et d’une modélisation pharmacocinétique de population (critères : sexe, âge, poids, race et insuffisance rénale légère ou modérée).
Dans l’ensemble, les effets sur l’ASC et la Cmax du vorapaxar ont été modestes (20 % à 40 %) chez les patients d’âge avancé (≥ 65 ans ou ≥ 75 ans), d’origine asiatique, de faible poids corporel (< 60 kg), de sexe féminin ou atteints d’insuffisance rénale légère ou modérée. Les paramètres pharmacocinétiques du vorapaxar étaient similaires chez les patients présentant une insuffisance hépatique légère ou modérée ou atteints d’insuffisance rénale au stade terminal et chez les sujets sains.
STABILITÉ ET ENTREPOSAGE
Conserver à la température ambiante (15 °C à 30 °C), dans son emballage d’origine. DIRECTIVES PARTICULIÈRES DE MANIPULATION
Garder en lieu sûr, hors de la portée des enfants.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Formes posologiques
ZONTIVITY™ est offert en comprimés pelliculés à 2,5 mg de couleur jaune et de forme ovale, portant le logo Merck gravé d’un côté et l’inscription 351 de l’autre. ZONTIVITY™ est offert en plaquettes alvéolées de 30 comprimés.
Composition
ZONTIVITY™ est un comprimé pelliculé qui contient 2,5 mg de sulfate de vorapaxar, soit l’équivalent de 2,08 mg de vorapaxar.
Durant la fabrication et l’entreposage du médicament, le sulfate de vorapaxar se transforme partiellement en vorapaxar sous forme de base libre, dans des limites contrôlées.
Ingrédients non médicinaux : cellulose microcristalline, croscarmellose sodique, lactose monohydraté, povidone et stéarate de magnésium.
En outre, la pellicule d’enrobage contient les ingrédients inactifs suivants : dioxyde de titane, hypromellose, lactose monohydraté, oxyde de fer jaune et triacétylglycérol (triacétate de glycéryle).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : sulfate de vorapaxar
Nom chimique :
sulfate de [(1R,3aR,4aR,6R,8aR,9S,9aS)-9-{(1E)-2-[5-(3-fluorophényl)pyridin-2- yl]éthén-1-yl}-1-méthyl-3-oxododécahydronaphtho[2,3-c]furan-6-yl] carbamate d’éthyle
Formule moléculaire et poids moléculaire : C29H33FN2O4H2SO4; 590,7
Formule développée :
- H2SO4
O H N O CH3
H
F
Propriétés physicochimiques :
Le sulfate de vorapaxar est un solide blanc ou blanc cassé. Il est très soluble dans le méthanol et légèrement soluble dans l’éthanol, l’acétone, le 2-propanol et l’acétonitrile. Il est légèrement soluble dans une solution aqueuse à pH 1; sa solubilité diminue avec l’augmentation du pH.
O
O
H3C
H
H
H H H
N
H
ÉTUDES CLINIQUES
Données démographiques et protocole de l’étude
Tableau 4 – Résumé des caractéristiques démographiques des patients de l’étude clinique TRA 2°P – TIMI 50, pour la population globale et pour les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT
| Protocole | Posologie, voie d’administration et durée | Populations | Sujets (n = nombre) | Âge moyen (intervalle) | Sexe (% de la population) |
Étude multicentrique à double insu avec répartition aléatoire et contrôlée par placebo | ZONTIVITY™ à raison d’un comprimé à 2,5 mg, par voie orale une fois par jour, en association avec de l’AAS et, si nécessaire, avec du clopidogrel (selon leurs indications respectives ou la norme de soins), sans égard à la prise d’aliments. | Population globale | Vorapaxar : 13 225 Placebo : 13 224 | 61 ans (21 à 95 ans) | Hommes : 20 123 (76,1 %) Femmes : 6 326 (23,9 %) |
Patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT | Vorapaxar : 8 458 Placebo : 8 439 | 58 ans (22 à 92 ans) | Hommes : 13 498 (79,9 %) Femmes : 3 399 (20,1 %) |
Les données cliniques prouvant l’efficacité de ZONTIVITY™ (sulfate de vorapaxar) chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT sont issues de l’étude TRA 2°P – TIMI 50. Il s’agit d’une étude multicentrique à double insu, avec répartition aléatoire et contrôlée par placebo, menée initialement auprès de patients présentant des signes ou des antécédents d’athérosclérose intéressant le système vasculaire coronarien (IM spontané), cérébral (AVC ischémique) ou périphérique (antécédents documentés de MAP). L’IM et l’AVC ischémique devaient avoir eu lieu ≥ 2 semaines et ≤12 mois avant l’instauration du traitement. Des inquiétudes concernant l’innocuité (risque accru d’hémorragie intracrânienne) de ZONTIVITY™ chez les patients ayant des antécédents d’AVC ont amené ces patients à abandonner l’étude. Le paramètre principal de l’étude regroupait le décès d’origine CV, l’IM, l’AVC et la revascularisation coronarienne en urgence (RCU), tandis que le paramètre secondaire regroupait le décès d’origine CV, l’IM et l’AVC. La prochaine section porte essentiellement sur la population à laquelle le produit est destiné, c’est-à-dire les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT.
Parmi les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT, 8 458 ont été répartis au hasard pour recevoir ZONTIVITY™ et 8 439 pour recevoir le placebo. Tous les participants à l’étude prenaient également de l’AAS ou du clopidogrel, ou les deux. Chez les patients traités avec ZONTIVITY™, la durée médiane du suivi était de 2,5 ans (durée maximale de 4 ans). Au moment de leur inscription à l’étude, 98,3 % des patients prenaient de l’AAS et 77,6 %, du clopidogrel. La décision de poursuivre ou non ce traitement de fond durant l’étude a été laissée à la discrétion du médecin traitant, selon la norme de soins.
La population de patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT était composée à 88 % de sujets de race blanche, à 20 % de femmes et à 29 % de sujets âgés ≥ 65 ans (âge médian de 58 ans). Cette population comprenait 21 % de patients diabétiques et 62 % de patients hypertendus.
Résultats des études
Les résultats principaux et secondaires clés sur l’efficacité indiquaient une réduction du risque (p = 0,001) associée au traitement avec ZONTIVITY™ dans la population globale.
Chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT, les résultats obtenus pour le paramètre principal composé évaluant l’efficacité montrent un taux d’événements basé sur les estimations de Kaplan-Meier à 3 ans de 9,8 % dans le groupe ZONTIVITY™, comparativement à 11,4 % dans le groupe placebo. Ces résultats, statistiquement significatifs (RC : 0,82; IC à 95 % : 0,74 à 0,90; p < 0,001), ont permis de démontrer la supériorité de ZONTIVITY™ par rapport au placebo dans la prévention du décès d’origine CV, de l’IM, de l’AVC ou de la RCU (voir figure 2 et tableau 5).
Les résultats obtenus pour le principal paramètre d’efficacité secondaire indiquaient un taux d’événements basé sur les estimations de K-M à 3 ans de 7,4 % dans le groupe ZONTIVITY™, comparativement à 9,0 % dans le groupe placebo. Ces résultats étaient statistiquement significatifs (RC : 0,78; IC à 95 % : 0,70 à 0,88; p < 0,001) [voir tableau 5]. L’effet était similaire, quel que soit le délai entre l’évaluation d’un IM permettant l’inclusion dans l’étude et l’instauration du traitement avec ZONTIVITY™.
L’effet de l’administration prolongée de ZONTIVITY™ sur les paramètres principal et secondaire clé a été maintenu pendant toute la durée de l’étude.
Vorapaxar (V) Placebo (P)
[719/8 458]
[867/8 439]
RC IC à 95 % Valeur p (V) vs (P) 0,82 (0,74 à 0,90) < 0,001
1 080
Jours écoulés depuis la répartition aléatoire Figure 2 – Délai avant le premier décès d’origine CV, IM, AVC ou la première RCU, de la répartition aléatoire à la dernière visite, chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT
11,4 % (P)
9,8 %
(V)
Nbre de patients à risque :
Vorapaxar (V) 8 175 7 974 7 784 6 245 4 026 1 779
Placebo (P) 8 073 7 819 7 606 6 124 3 994 1 775 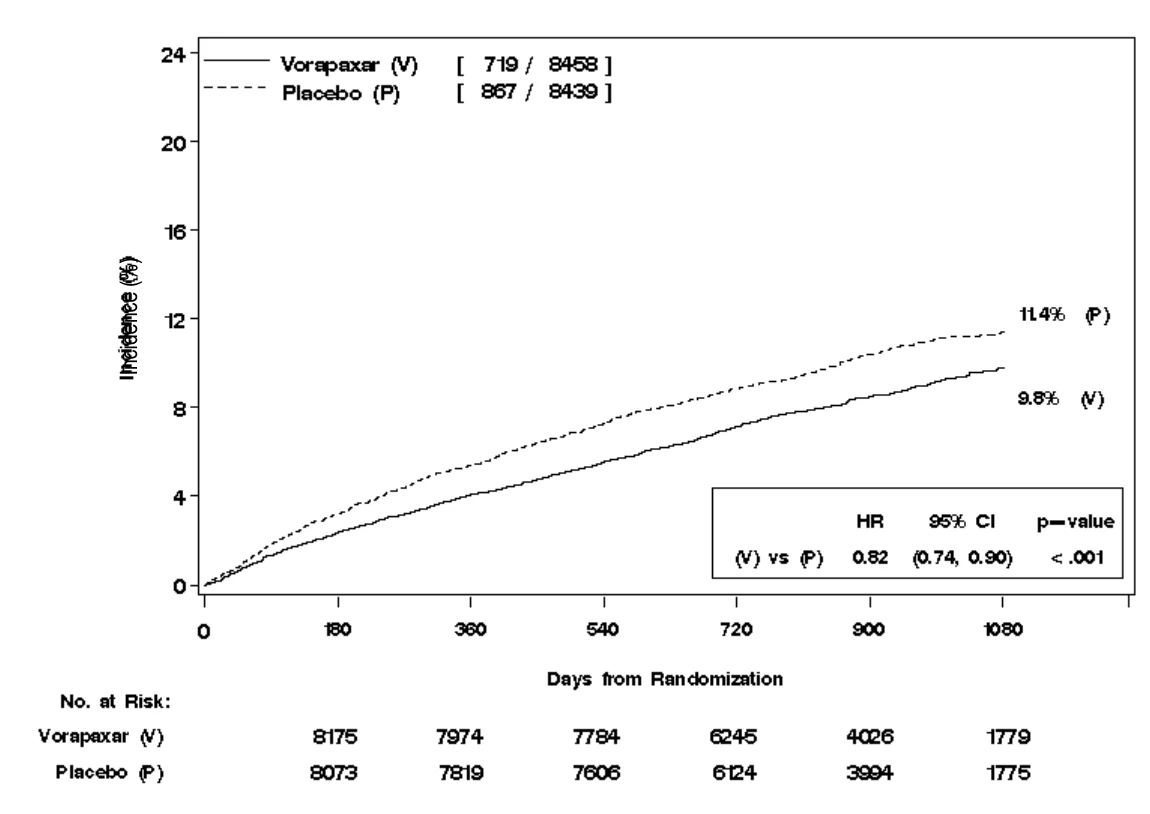
Tableau 5 – Paramètres principal et secondaire clé d’efficacité chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT
| Placebo (n = 8 439) | ZONTIVITY™ (n = 8 458) | Rapport de cotes‡,§ (IC à 95 %) | Valeur p§ | ||||
| Paramètres d’évaluation | Nbre de patients présentant un événement# (%) | K-M (%)† | Nbre de patients présentant un événement# (%) | K-M (%)† | |||
Paramètre principal d’efficacité (décès d’origine CV, IM, AVC, RCU)#,§ | 867 (10,3 %) | 11,4 % | 719 (8,5 %) | 9,8 % | 0,82 (0,74 à 0,90) | < 0,001 | |
Paramètre secondaire clé d’efficacité (décès d’origine CV, IM, AVC)#,§ | 671 (8,0 %) | 9,0 % | 532 (6,3 %) | 7,39 % | 0,78 (0,70 à 0,88) | < 0,001 | |
| Autres paramètres secondaires d’efficacité (première manifestation de chacun des événements) | |||||||
| Décès d’origine CV | 159 (1,9 %) | 2,2 % | 131 (1,5 %) | 1,9 % | 0,82 (0,65 à 1,03) | 0,088 | |
| IM | 486 (5,8 %) | 6,6 % | 393 (4,6 %) | 5,4 % | 0,80 (0,70 à 0,92) | 0,001 | |
| AVC | 101 (1,2 %) | 1,4 % | 63 (0,7 %) | 0,9 % | 0,62 (0,45 à 0,85) | 0,003 | |
| RCU | 253 (3,0 %) | 3,2 % | 223 (2,6 %) | 3,1 % | 0,88 (0,73 à 1,05) | 0,148 | |
| Hospitalisation d’urgence en raison d’un événement vasculaire et de nature ischémique | 387 (4,6 %) | 4,9 % | 357 (4,2 %) | 4,8 % | 0,92 (0,79 à 1,06) | 0,234 | |
Tout type de revascularisation¶ | 1 027 (12,2 %) | 13,5 % | 939 (11,1 %) | 12,5 % | 0,91 (0,83 à 0,99) | 0,029 | |
# Chaque patient n’a été pris en compte qu’une seule fois (à la première occurrence d’un événement) dans la synthèse de données utilisée pour le paramètre principal d’efficacité. † Estimation de K-M à 1 080 jours. ‡ Rapport de cotes fondé sur le groupe ZONTIVITY™ vs le groupe placebo. § Modèle de Cox avec covariables de traitement et facteurs de stratification (utilisation de thiénopyridine prévue). ¶ N’a nécessité aucune approbation de la part du comité responsable des paramètres d’évaluation clinique. | |||||||
Récurrence des événements : Chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT, une analyse des manifestations multiples des paramètres approuvés a indiqué que ZONTIVITY™ était associé à une réduction de la fréquence des événements récurrents (voir tableau 6).
Tableau 6 – Analyse des manifestations multiples des événements composant les paramètres principal et secondaire approuvés, de la répartition aléatoire à la dernière visite, chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT
Placebo (n = 8 439) | ZONTIVITY™ (n = 8 458) | Rapport de cotes#,† (IC à 95 %) | Valeur p† | |
| Paramètre principal d’efficacité composé (décès d’origine CV, IM, AVC ou RCU) | ||||
Nbre total d’événements Sujets présentant 1 événement Sujets présentant 2 événements Sujets présentant ≥ 3 événements | 1 160 666 150 51 | 936 572 106 41 | 0,80 (0,74 à 0,88) | < 0,001 |
| Paramètre secondaire clé d’efficacité composé (décès d’origine CV, IM ou AVC) | ||||
Nbre total d’événements Sujets présentant 1 événement Sujets présentant 2 événements Sujets présentant ≥ 3 événements | 862 540 97 34 | 689 424 79 29 | 0,80 (0,72 à 0,88) | < 0,001 |
# Rapport de cotes fondé sur le groupe ZONTIVITY™ vs le groupe placebo. † Rapport de cotes et valeur p calculés d’après le modèle Andersen-Gill, avec inclusion de covariables de traitement et de facteurs de stratification (utilisation de la thiénopyridine prévue). | ||||
Pontage aorto-coronarien (PAC) : Les analyses effectuées, du PAC à la dernière visite, indiquent une efficacité continue de ZONTIVITY™ dans la réduction des événements du paramètre principal (RC : 0,55; IC à 95 % : 0,25 à 1,20). Cette efficacité a été observée dans un délai aussi court que 30 jours après la chirurgie (RC : 0,74; IC à 95 % : 0,24 à 2,26).
Thrombose sur endoprothèse :
Chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT, ZONTIVITY™ a réduit le taux confirmé, confirmé ou probable et confirmé, probable ou possible de thrombose sur endoprothèse, comparativement au placebo chez les sujets ayant reçu une endoprothèse (tout type confondu) avant ou pendant l’étude. Les résultats étaient similaires pour les endoprothèses à élution de médicaments et les endoprothèses métalliques nues.
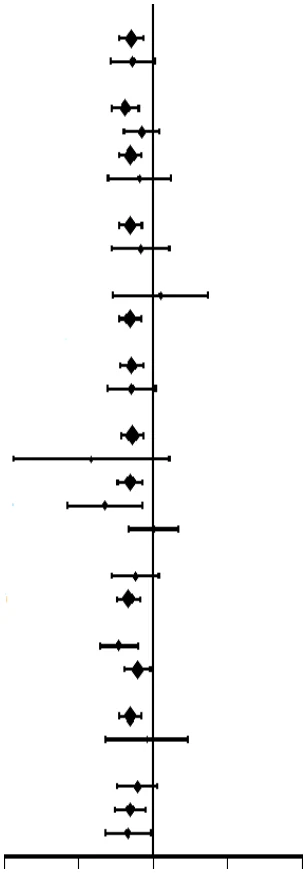
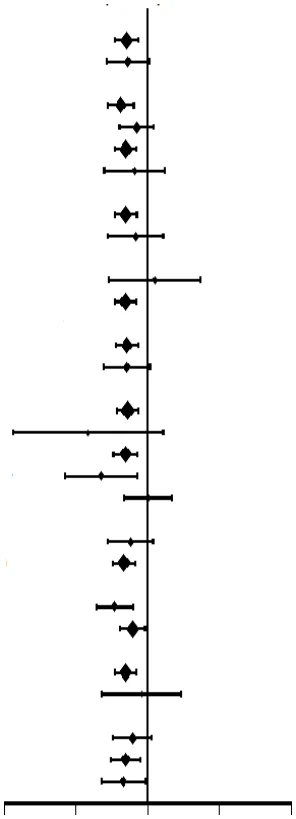
L’incidence sur les résultats d’un large éventail de différences démographiques, thérapeutiques et d’écarts relatifs aux médicaments pris conjointement au départ a été évaluée. Les figures 3 (paramètres principaux) et 4 (paramètres secondaires) présentent un grand nombre de ces données. Ces analyses doivent être interprétées avec prudence, car certains écarts peuvent refléter l’effet du hasard inhérent à un grand nombre d’analyses.
L’effet thérapeutique de ZONTIVITY™ concordait avec les résultats d’ensemble au sein de nombreux sous-groupes, y compris le sexe, l’âge, l’insuffisance rénale, les antécédents médicaux de diabète, le tabagisme et les traitements administrés conjointement au début de l’étude (notamment le clopidogrel, l’aspirine et les statines).
 Sous-groupe Rapport de cotes
(IC à 95 %)
Nbre total de patients
Nbre d’événements (taux K-M à 3 ans)
RC (IC à 95 %)
S P Sexe Hommes 13 498 548 (9,4) 668 (11,0) 0,81 (0,73 à 0,91) Femmes 3 399 171 (11,6) 199 (13,1) 0,82 (0,67 à 1,01) Âge < 65 ans 12 012 440 (8,7) 572 (10,5) 0,77 (0,68 à 0,87) ≥ 65 ans 4 885 279 (12,6) 295 (13,8) 0,89 (0,76 à 1,05) < 75 ans 15 657 633 (9,4) 775 (11,0) 0,81 (0,73 à 0,90) ≥ 75 ans 1 240 86 (15,2) 92 (16,8) 0,88 (0,65 à 1,18) Race Blanche 14 896 619 (9,5) 750 (11,2 0,81 (0,73 à 0,90) Autre que blanche 1 992 100 (12,2) 117 (13,0 0,89 (0,68 à 1,16) Poids corporel < 60 kg 861 41 (11,5) 38 (10,0) 1,07 (0,69 à 1,66) ≥ 60 kg 16 012 677 (9,7) 829 (11,5) 0,80 (0,73 à 0,89) Thiénopyridine utilisée au début de l’étude 13 235 576 (10,0) 700 (11,8) 0,82 (0,73 à 0,91) Oui 3 662 143 (9,1) 167 (10,2) 0,82 (0,65 à 1,02) Non Aspirine utilisée au début de l’étude Oui 16 613 707 (9,8) 848 (11,4) 0,82 (0,74 à 0,91) Non 284 12 (10,4) 19 (14,1) 0,56 (0,27 à 1,16) ≤ 100 mg 12 895 511 (9,1) 623 (10,8) 0,81 (0,72 à 0,91) > 100 mg à < 300 mg 1 481 51 (9,4) 84 (12,2) 0,64 (0,45 à 0,90) ≥ 300 mg 2 236 145 (14,4) 141 (14,1) 1,00 (0,79 à 1,26) Insuffisance rénale DFGe < 60 mL/min/1,73 m2 1 975 161 (17,0) 160 (18,5) 0,84 (0,68 à 1,05) DFGe ≥ 60 mL/min/1,73 m2 14 721 553 (8,7) 700 (10,6) 0,79 (0,71 à 0,89) Antécédents de diabète Oui 3 623 220 (14,5) 295 (18,0) 0,73 (0,61 à 0,87) Non 13 273 499 (8,6) 572 (9,6) 0,86 (0,76 à 0,97) Utilisation d’une statine au début de l’étude 16 117 664 (9,6) 818 (11,2) 0,81 (0,73 à 0,89) Oui 780 55 (14,7) 49 (16,2) 0,94 (0,64 à 1,38) Non Antécédents de tabagisme Non-fumeur 4 882 209 (9,8) 234 (11,0) 0,86 (0,71 à 1,04) Ancien fumeur 8 687 354 (9,2) 435 (11,0) 0,81 (0,70 à 0,93) Fumeur 3 328 156 (11,6) 198 (13,2) 0,79 (0,64 à 0,97)
0,25 0,5
1
2 4
SCH53048 (S) – Mieux Placebo (P) – Mieux
*
Figure 3 – Analyse par sous-groupes du paramètre principal d’efficacité chez les sujets n’ayant aucun antécédent d’AVC ou d’AIT dont l’affection admissible était une maladie coronarienne – Période d’accumulation des événements dans la population en intention de traiter (IT) : de la répartition aléatoire à la dernière visite
* La majorité des patients prenait du clopidogrel.
SCH53048 (S) = ZONTIVITY™
 Sous-groupe Rapport de cotes
(IC à 95 %)
Nbre total de patients
Nbre d’événements (taux K-M à 3 ans)
RC (IC à 95 %)
S P Sexe Hommes 13 498 408 (7,1) 526 (8,9) 0,77 (0,68 à 0,88) Femmes 3 399 124 (8,6) 145 (9,7) 0,83 (0,65 à 1,05) Âge < 65 ans 12 012 305 (8,7) 426 (8,0) 0,72 (0,62 à 0,83) ≥ 65 ans 4 885 227 (12,6) 245 (11,6) 0,88 (0,73 à 1,05) < 75 ans 15 657 456 (9,4) 592 (8,6) 0,76 (0,68 à 0,86) ≥ 75 ans 1 240 76 (13,7) 79 (14,9) 0,91 (0,66 à 1,24) Race Blanche 14 896 456 (7,1) 577 (8,8 0,78 (0,69 à 0,88) Autre que blanche 1 992 76 (9,7) 94 (10,5 0,84 (0,62 à 1,14) Poids corporel < 60 kg 861 31 (8,9) 29 (7,9) 1,06 (0,64 à 1,76) ≥ 60 kg 16 012 500 (7,3) 642 (9,1) 0,77 (0,68 à 0,86) Thiénopyridine utilisée au début de l’étude Oui 13 235 415 (7,3) 525 (9,0) 0,79 (0,69 à 0,90) Non 3 662 117 (7,6) 146 (9,1) 0,76 (0,60 à 0,97) Aspirine utilisée au début de l’étude Oui 16 613 523 (7,4) 656 (9,0) 0,79 (0,70 à 0,88) Non 284 9 (8,5) 15 (11,8) 0,56 (0,25 à 1,29) ≤ 100 mg 12 895 383 (6,9) 475 (8,4) 0,80 (0,70 à 0,91) > 100 mg à < 300 mg 1 481 41 (8,0) 74 (11,0) 0,58 (0,39 à 0,84) ≥ 300 mg 2 236 99 (10,0) 107 (11,0) 0,90 (0,68 à 1,18) Insuffisance rénale DFGe < 60 mL/min/1,73 m2 1 975 137 (14,4) 128 (15,0) 0,91 (0,71 à 1,16) DFGe ≥ 60 mL/min/1,73 m2 14 721 391 (6,3) 538 (8,3) 0,73 (0,64 à 0,89) Antécédents de diabète Oui 3 623 171 (11,4) 231 (14,3) 0,73 (0,60 à 0,89) Non 13 273 361 (8,3) 440 (7,6) 0,81 (0,71 à 0,93) Utilisation d’une statine au début de l’étude 16 117 488 (7,1) 632 (8,8) 0,77 (0,68 à 0,87) Oui 780 44 (12,5) 39 (13,4) 0,95 (0,62 à 1,47) Non Antécédents de tabagisme Non-fumeur 4 882 156 (7,5) 180 (8,8) 0,84 (0,68 à 1,04) Ancien fumeur 8 687 257 (6,8) 330 (8,5) 0,77 (0,66 à 0,91) Fumeur 3 328 119 (9,0) 161 (10,8) 0,74 (0,59 à 0,94) 0,25 0,5 1 2 4
SCH53048 (S) – Mieux Placebo (P) – Mieux
*
Figure 4 – Analyse par sous-groupes (paramètre secondaire) de l’étude TRA 2°P – TIMI 50, de la répartition aléatoire à la dernière visite, chez les patients ayant subi un IM mais n’ayant aucun antécédent d’AVC ou d’AIT
* La majorité des patients prenait du clopidogrel.
SCH53048 (S) = ZONTIVITY™
PHARMACOLOGIE DÉTAILLÉE
Le vorapaxar administré seul n’a pas prolongé la durée des hémorragies chez le primate non humain. Ces événements ont duré légèrement plus longtemps lorsque de l’aspirine était administrée, seule ou avec du vorapaxar. L’administration d’un traitement associant de l’aspirine, du vorapaxar et du clopidogrel a considérablement prolongé la durée des hémorragies. La transfusion de plasma humain riche en plaquettes a permis un retour à la normale de la durée des hémorragies ainsi qu’une récupération partielle de l’agrégation plaquettaire ex vivo provoquée par l’acide arachidonique, mais non provoquée par l’ADP ou le TRAP. Le plasma pauvre en plaquettes n’a pas eu d’effet sur la durée des hémorragies ou l’agrégation plaquettaire (voir MISES EN GARDE ET PRÉCAUTIONS, Hémorragie).
TOXICOLOGIE
Carcinogenèse
Aucune tumeur liée au traitement avec le vorapaxar n’a été observée lors d’études de 2 ans menées chez le rat et la souris, à des doses orales ≤ 30 mg/kg/jour chez le rat et ≤ 15 mg/kg/jour chez la souris (8,9 et 30 fois l’exposition thérapeutique recommandée chez l’humain d’après l’exposition plasmatique au vorapaxar observée chez le rat et la souris, respectivement).
Mutagenèse
Le vorapaxar n’a montré aucun potentiel génotoxique lors de deux tests in vitro (test d’Ames ou mutagenèse microbienne et essai de clastogénicité dans des lymphocytes de sang périphérique humain) et d’un test in vivo (test du micronoyau chez la souris, par voie intrapéritonéale).
Reproduction
Le vorapaxar n’a pas eu d’effet sur la fertilité des rats mâles et femelles à des doses orales ≤ 50 mg/kg/jour (respectivement, au moins 40 et 71 fois la dose thérapeutique recommandée chez l’humain d’après l’exposition plasmatique à l’état d’équilibre).
Développement
Des études ayant trait aux effets toxiques sur la reproduction et le développement et menées chez le lapin et le rat à des doses ≤ 20 mg/kg et ≤ 75 mg/kg (respectivement, 89 et 285 fois la dose thérapeutique recommandée chez l’humain d’après l’exposition plasmatique à l’état d’équilibre) ont révélé une légère diminution du poids corporel des petits chez le rat, mais seulement à la dose maximale d’essai. Aucun signe de malformation n’a été observé chez aucune des espèces à l’étude; toutefois, les études chez l’animal ne permettent pas toujours de prévoir les résultats chez l’humain.
RÉFÉRENCES
- 1. Angiolillo DJ, Capodanno D, Goto S. Platelet thrombin receptor antagonism and atherothrombosis. European Heart Journal (2010) 31: 17-28.
- 2.
Leornardi S, Tricoci P, Becker RC. Thrombin Receptor Antagonists for the Treatment of
Atherothrombosis Therapeutic Potential of Vorapaxar and E-5555. Drugs (2010) 70 (14): 1771-1783.
- 3. Morrow D, Braunwald E, Bonaca MP, Ameriso SF, Dalby AJ, Polly Fish M et al. Vorapaxar in the Secondary Prevention of Atherothrombotic Events. NEJM (2012) 366;15: 1404-1413 and supplementary appendix: Morrow DA, Braunwald E, Bonaca MP, et al. Vorapaxar in the Secondary Prevention of Atherothrombotic Events. Supplement Appendix. N Engl J Med 2012. DOI: 10.1056/NEJMoa1200933.
- 4. Scirica BM, Bonaca MP, Braunwald E, De Ferrari DM, Isaza D, Lewis BS et al. Vorapaxar for Secondary Prevention of Thrombotic Events for Patients with Previous Myocardial Infarction: a Prespecified Subgroup Analysis of the TRA 2°P-TIMI 50 trial. Lancet (2012) 380: 1317-1324 and supplementary appendix: Scirica BM, Bonaca MP, Braunwald E et al. for the TRA 2°P-TIMI Steering Committee and Investigators. Vorapaxar for Secondary Prevention of Thrombotic Events for Patients with Previous Myocardial Infarction: a Prespecified Subgroup Analysis of the TRA 2°P-TIMI 50 trial. Lancet 2012; published online Aug 26. http://dx.doi.org/10.1016/S2213-6736(12)61269-0.
- 5.
Tricoci P, Huang Z, Held C, Moliterno DJ, Armstrong PW, Van de Werf F et al. Thrombin-
Receptor Antagonist Vorapaxar in Acute Coronary Syndromes. NEJM (2012) 366(1): 20-33.
- 6.
Whellan DJ, Tricoci P, Chen E, Huang Z, Leibowitz D, Vranckx P et al. Vorapaxar in Acute
Coronary Syndrome Patients Undergoing Coronary Artery Bypass Graft Surgery: Subgroup Analysis from the TRACER Trial. J Am Coll Cardiol 2014 Mar 25; 63(11): 1048-1057,
- 7.
Zhang C, Srinivasan Y, Arlow DH, Fung JJ, Palmer D, Zhen Y et al. High-Resolution
Crystal Structure of Human Protease-Activated Receptor 1. Nature (2012) 492: 387-392.