


Monographie de produit - Aggrastat (Cipher Pharmaceuticals)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux cliniquement importants |
| Intraveineuse | 5 mg/100 mL en sac de 250 mL | Non applicable Pour obtenir une liste complète, veuillez consulter la section sur les Formes posologiques, la Composition et le Conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
AGGRASTAT® (chlorhydrate de tirofiban) est indiqué pour :
le traitement des patients adultes souffrant d’un syndrome coronaire aigu sans sus-décalage persistant du segment ST (SCA NST), y compris ceux qui pourraient ultérieurement subir une intervention coronaire percutanée précoce, dans le but de diminuer le taux d’ischémie rebelle, de nouveaux infarctus du myocarde et de décès.
AGGRASTAT® est destiné à être utilisé conjointement avec des anticoagulants (p. ex. l’héparine) et d’autres traitements antiplaquettaires, y compris l’acide acétylsalicylique (AAS).
Pédiatrie (âge <18 ans) :
L’innocuité et l’efficacité du tirofiban n’ont pas été établies chez les enfants.
CONTRE-INDICATIONS
AGGRASTAT® est contre-indiqué chez :
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier ou des composants du récipient. Pour obtenir une liste complète, veuillez consulter la section sur les Formes posologiques, la Composition et le Conditionnement de la monographie de produit.
Les patients qui ont une hémorragie interne active ou récente (dans les 30 jours précédents)
ou des antécédents de diathèse hémorragique
- Les patients qui ont des antécédents d’hémorragie intracrânienne ou de néoplasme, de malformation artérioveineuse ou d’anévrisme
- Les patients qui ont des antécédents de thrombopénie survenue à la suite d’un traitement antérieur avec AGGRASTAT® ou un autre antagoniste des récepteurs GP IIb-IIIa
- Les patients qui ont des antécédents de dissection aortique, ou symptômes et signes évoquant ce trouble
- Les patients qui souffrent de coagulopathie connue, thrombopathie ou antécédents de thrombopénie
- Les patients qui ont eu un accident vasculaire cérébral (AVC) dans les 30 jours précédant l’hospitalisation ou antécédents d’AVC hémorragique
- Les patients qui ont subi une intervention chirurgicale majeure ou traumatisme pertinent au cours des dernières 6 semaines
- Les patients qui souffrent d’hypertension maligne ou rebelle grave (tension artérielle systolique > 180 mmHg ou tension artérielle diastolique > 110 mmHg)
- Les patients qui suivent actuellement un traitement au moyen d’un autre antagoniste des récepteurs GP IIb-IIIa
- Les patients qui souffrent de péricardite aiguë
- Les patients qui souffrent de cirrhose ou affection hépatique d’importance clinique
Les patients qui souffrent d’un angor secondaire à des facteurs précipitants évidents (p. ex.
arythmie, anémie grave, hyperthyroïdie ou hypotension)
- Les patients qui ont subi une intervention épidurale récente
MISES EN GARDE ET PRÉCAUTIONS
Généralités
L'utilisation d’AGGRASTAT® n'est pas recommandée chez les patients avec:
- une intervention chirurgicale majeure ou traumatisme physique grave > 6 semaines mais < 3 mois avant
- une biopsie d’organe ou une lithotripsie dans les deux dernières semaines
- une vascularite évolutive ou antécédents connus de vascularite
- une rétinopathie hémorragique
- une contre-pulsion par ballonnet intra aortique
- des problèmes de coagulation (p. ex. un taux de prothrombine > 1,3 temps normal ou INR < 1,5)
- un traitement concomitant avec d’autres médicaments qui augmentent le risque de saignement, y compris les thrombolytiques (voir INTERACTIONS MÉDICAMENTEUSES)
Il faut user de prudence lorsqu’on envisage d’administrer AGGRASTAT® chez les patients ayant :
- subi une hémorragie récente de relevance clinique (< 1 an), y compris antécédents d’hémorragie gastro-intestinale ou d’hémorragie génito-urinaire importante sur le plan clinique
- une numération plaquettaire < 150 000/mm3
- des antécédents de maladie cérébrovasculaire dans l’année précédente
- subi une réanimation cardio-respiratoire
- une hémodialyse chronique
- une hémorragie au point de jonction des vaisseaux non arrêtée par compression dans les dernières 24 heures
- une insuffisance cardiaque aiguë ou chronique grave
- un choc cardiogénique
- une insuffisance hépatique légère à modérée
- une concentration d’hémoglobine inférieure à 11 g/dl ou hématocrite < 34%
Mises en garde et précautions
AGGRASTAT® est destiné à être utilisé conjointement avec des anticoagulants (p. ex. l’héparine) et d’autres traitements antiplaquettaires, y compris l’acide acétylsalicylique (AAS). On doit user de prudence lorsqu’on envisage de l’administrer conjointement avec d’autres médicaments qui agissent sur l’hémostase (voir Surveillance des constantes biologiques, EFFETS INDÉSIRABLES et PHARMACOVIGILANCE).
- une administration concomitante d’antagonistes non-thiénopyridines des récepteurs P2Y12, adénosine, dipyridamole, sulfinpyrazone, et prostacycline.
Risque d’hémorragie
Comme AGGRASTAT® (chlorhydrate de tirofiban) inhibe l’agrégation plaquettaire, on doit user de prudence lorsqu’on envisage de l’administrer conjointement avec d’autres médicaments qui agissent sur l’hémostase (p. ex. la warfarine) ou chez les patients ayant nécessité une réanimation cardio-respiratoire. L’innocuité et l’efficacité d’un traitement associant AGGRASTAT® et des thrombolytiques n’a pas été établie. En conséquence, l'utilisation d’AGGRASTAT® n'est pas recommandée en association avec un traitement thrombolytique. La perfusion d'AGGRASTAT® doit être interrompue immédiatement en cas de survenue d'un événement imposant un pontage aortocoronaire en urgence.
Durant la perfusion d’AGGRASTAT®, il faut surveiller les patients de près en raison du risque d’hémorragie. Lorsqu’il n’est pas possible d’arrêter l’hémorragie par compression, la perfusion d’AGGRASTAT® et d’héparine doit être interrompue. Au besoin, des transfusions peuvent être données.
Des cas d’hémorragies fatales ont été signalés (voir EFFETS INDÉSIRABLES).
Voie d’accès à l’artère fémorale
AGGRASTAT® entraîne une faible augmentation du taux d’hémorragies, en particulier au point de ponction dans l’artère fémorale, site de la mise en place de l’introducteur. Il faut s’assurer de ponctionner uniquement la paroi antérieure de l’artère fémorale. L’utilisation de la technique de Seldinger (transfixion de l’artère) pour l’insertion de l’introducteur doit être évitée. L’introducteur ne devrait être retiré que lorsque le temps de coagulation activé est <180 sec, ou encore 2 à 6 heures après l’arrêt de l’héparinothérapie. Il faut s’assurer d'obtenir une hémostase complète après le retrait de l’introducteur et le patient doit faire l’objet d’une étroite surveillance.
Cardiovasculaire
Il faut user de prudence lorsqu’on envisage d’administrer AGGRASTAT® chez les patients ayant subi un AVC au cours de l’année précédente. AGGRASTAT® n’est pas recommandé chez les patients ayant une vascularite évolutive ou des antécédents connus de vascularite ou une contre-pulsion par ballonnet intra-aortique.
Hématologique
Il faut user de prudence lorsqu’on envisage d’administrer AGGRASTAT® chez les patients ayant numération plaquettaire < 150 000/mm3.
Ophtalmologique
Il n’est pas recommandé d’administrer AGGRASTAT® chez les patients souffrant d’une rétinopathie hémorragique.
Rénal
Il faut user de prudence lorsqu’on envisage d’administrer AGGRASTAT® chez les patients sous hémodialyse (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale
Les études cliniques ont montré que le risque d’hémorragie augmente quand la clairance de la créatinine diminue et donc réduit la clairance d’AGGRASTAT® dans le plasma. Les patients souffrant d’une réduction de la fonction rénale (clairance de la créatinine < 60 mL/min) doivent être surveillés attentivement pour les hémorragies pendant le traitement avec AGGRASTAT® et l’effet de l’héparine doit être attentivement surveillé.
Chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min), la dose d’AGGRASTAT® doit être réduite de 50% (voir POSOLOGIE ET ADMINISTRATION).
Populations particulières
Femmes enceintes :
Il n’y a pas ou peu de données sur l’utilisation du tirofiban chez des femmes enceintes. Les études chez les animaux sont insuffisantes concernant la toxicité reproductive. AGGRASTAT® n’est pas recommandé pendant la grossesse sauf en cas de réelle nécessité.
Femmes qui allaitent :
On ne sait pas si AGGRASTAT® est excrété dans le lait maternel humain. Les données pharmacodynamiques et de toxicologie chez les animaux ont montré que le tirofiban est excrété dans le lait maternel. Le risque pour le nouveau-né ne peut pas être exclus. Une décision doit être prise sur l’arrêt de l’allaitement ou l’arrêt du traitement avec AGGRASTAT®, en prenant en compte le bénéfice de l’allaitement pour l’enfant et le bénéfice du traitement pour la femme.
Pédiatrie (âge < 18 ans) :
Il n’y pas d’expérience thérapeutique avec AGGRASTAT® chez les patients âgés de < 18 ans. En conséquent, l’utilisation d’AGGRASTAT® n’est pas recommandée chez ces patients.
Gériatrie (≥ 65 ans) :
Dans les études cliniques, AGGRASTAT® a démontré une efficacité similaire chez les personnes âgées (≥ 65 ans) et chez les personnes jeunes (< 65 ans). Le traitement avec AGGRASTAT® et l’héparine ou avec l’héparine seule a toutefois entraîné une fréquence plus élevée de complications hémorragiques chez les patients âgés que chez les patients jeunes.
Sexe :
La fréquence des complications hémorragiques a été plus élevée chez les femmes que chez les hommes traités au moyen d’AGGRASTAT® et d’héparine ou d’héparine seule.
La fréquence globale des effets indésirables autres qu’hémorragiques a été plus élevée chez les femmes (comparativement aux hommes) et chez les personnes âgées (comparativement aux patients jeunes). Les patients avec un poids corporel plus faible ont des incidences d’hémorragie plus fréquentes que les patients avec un poids corporel plus élevé. Pour ces raisons, il faut utiliser AGGRASTAT® avec prudence chez ces patients et l’effet de l’héparine doit être surveillé attentivement. Aucun ajustement de dosage n’est recommandé chez ces populations (voir POSOLOGIE ET ADMINISTRATION, Autres Populations).
Surveillance et essais de laboratoire
Évaluation initiale :
La numération plaquettaire, l’hématocrite, le dosage de l’hémoglobine et l’évaluation du temps de céphaline activée doivent être surveillés avant d’amorcer le traitement avec AGGRASTAT®.
Évaluation suivant l’administration de la dose d’attaque : La numération plaquettaire, l’hématocrite et le dosage de l’hémoglobine doivent être surveillés dans les 6 heures qui suivent l’administration de la dose d’attaque et, par la suite, au moins une fois par jour pendant la durée du traitement (ou plus fréquemment si le nombre de plaquettes semble diminuer de façon importante). Une chute rapide du nombre de plaquettes en-dessous de 20 000/mm3 dans la journée qui a suivi l’instauration du traitement avec AGGRASTAT® a été signalée après la commercialisation du produit (voir Thrombopénie sous PHARMACOVIGILANCE).
Patients qui ont déjà reçu un antagoniste des récepteurs GP IIb-IIIa : Effectuer une numération plaquettaire plus tôt et plus fréquemment chez ces patients. Une baisse du nombre de plaquettes a été observée lors d’un second traitement avec un antagoniste des récepteurs GP IIb-IIIa chez des patients qui ne présentaient pas d’antécédents de thrombopénie (voir PHARMACOVIGILANCE).
Baisse du nombre de plaquettes en-dessous de 90 000/mm3 : Des numérations plaquettaires supplémentaires doivent être faites dans le but d’exclure une pseudothrombopénie. Si une thrombopénie est confirmée, il faut interrompre l’administration d’AGGRASTAT® et d’héparine et la condition doit être surveillée et traitée correctement.
Surveillance du temps de céphaline activé : En outre, le temps de céphaline activé doit être déterminé avant le traitement et les effets anticoagulants de l'héparine doivent être attentivement surveillés par des déterminations répétées du temps de céphaline activé et la dose doit être ajustée en conséquence (voir aussi POSOLOGIE ET ADMINISTRATION). Des hémorragies pouvant mettre en jeu la vie du patient peuvent survenir, surtout lorsque l’héparine est administrée conjointement avec d’autres médicaments qui agissent sur l’hémostase, tel un antagoniste des récepteurs GP IIb-IIIa.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
Les effets indésirables les plus courants liés à l’administration conjointe d’AGGRASTAT® (chlorhydrate de tirofiban), d’héparine, d’AAS, et d’autres traitements antiplaquettaires oraux, sont les hémorragies qui habituellement impliquaient un léger saignement mucocutané ou un saignement léger au site du cathétérisation.
Des hémorragies gastro-intestinales, rétro-péritonéales, intracrâniennes, hémorrhoidales et post-opération, des hématomes épiduraux dans la colonne vertébrale, des hémorragies pulmonaires (alvéolaires) et hémopéricardes ont également été rapportés. Les taux de thrombolyse dans l'infarctus du myocarde (TIMI) majeur et des hémorragies intracrâniennes dans les études principales avec AGGRASTAT® étaient <2,2% et <0,1%, respectivement. L’effet indésirable le plus grave fut une hémorragie mortelle. Dans les études principales, l’administration d’AGGRASTAT® était associée avec une thrombocytopénie (nombre de plaquettes < 90 000/mm3), observée dans 1,5% des patients traités avec AGGRASTAT® et héparine. L’incidence de thrombocytopénie grave (nombre de plaquettes < 50 000/mm3) était de 0,3%. Les effets indésirables les plus fréquents associés avec AGGRASTAT® donné conjointement avec l’héparine, qui n’étaient pas des saignements, étaient la nausée (1,7%), la fièvre (1,5%) et les céphalées (1,1%).
Effets indésirables à un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Les effets indésirables sont présentés dans le tableau ci-dessous en fonction du système d’organe et par fréquence, en utilisant les catégories suivantes : très fréquent (≥1/10), fréquent (≥1/100 et <1/10) et peu fréquent (>1/1 000 et <1/100).
Tableau 1 : effets indésirables observés lors des essais cliniques.
| SYSTEME D’ORGANE | Très fréquent | Fréquent | Peu Fréquent |
| Affections du système nerveux | Céphalées | ||
| Affections vasculaires | Hématomes | ||
Affections respiratoires, thoraciques et médiastinales | Hémoptysies, épistaxis | ||
| Affections gastro-intestinales | Nausées | Hémorragies buccales, hémorragies gingivales | Hémorragies GIs, hématémèses |
Affections de la peau et du tissu sous cutané | Ecchymoses | ||
| Affections du rein et des voies urinaires | Hématuries | ||
| Troubles généraux et anomalies au site d’administration | Fièvre | ||
| Lésions, intoxications et complications liées aux procédures | Hémorragies post opératoires* | Hémorragies au point de ponction des vaisseaux | |
| Investigations | Saignements occultes dans les selles ou les urines | Diminution de l’hématocrite, de l’hémoglobine, nombre de plaquettes < 90 000/ mm3 | Nombre de plaquettes < 50 000/mm3 |
*Principalement liées au site de cathétérisation
La fréquence des hémorragies définies comme mineures ou majeures selon les critères TIMI** (Thrombolysis in Myocardial Infarction) utilisés dans l’étude PRISM PLUS (Platelet Receptor Inhibition in Ischemic Syndrome Management in Patients Limited by Unstable Signs and Symptoms) apparaît ci-dessous.
PRISM-PLUS† Étude sur l’angor instable et l’IM sans onde Q
| Hémorragie | AGGRASTAT® et héparine (n = 773) % | Héparine (n = 797) % |
| Hémorragie majeure‡ | 1,4 | 0,8 |
| Hémorragie mineure § | 10,5 | 8,0 |
| Transfusions | 4,0 | 2,8 |
† À moins de contre-indications, les patients ont reçu de l’AAS.
‡ Chute d’hémoglobine > 50 g/L, le foyer hémorragique étant connu ou non; hémorragie intracrânienne; tamponade cardiaque § Chute d’hémoglobine > 30 g/L, le foyer hémorragique étant connu; hématurie macroscopique spontanée; hématémèse;
hémoptysie
----------------------------------
** Bovill, E.G., Terrin, M.L., Stump, D.C., Berke, A.D., Frederick, M., Collen, D., Feit, F., Gore, J.M., Hillis, L.D. et Lambrew, C.T., « Hemorrhagic Events during Therapy with Recombinant Tissue-Type Plasminogen Activator, Heparin, and Aspirin for Acute Myocardial Infarction, Results of the Thrombolysis in Myocardial Infarction (TIMI), Phase II Trial », Ann Intern Med, 115(4), 1991, p. 256-265.
Aucun cas d’hémorragie intracrânienne n’a été rapporté dans l’étude PRISM-PLUS, tant dans le groupe traité avec AGGRASTAT® et l’héparine que dans le groupe témoin ayant reçu l’héparine seule. La fréquence des hémorragies rétropéritonéales rapportée dans le groupe traité avec AGGRASTAT® et l’héparine, et le groupe ayant reçu de l’héparine seule, a été de 0,0 % et de 0,1 %, respectivement.
Cependant, la fréquence des effets indésirables non hémorragiques observés et associés à AGGRASTAT® et l’héparine a été comparable à celle notée avec l’héparine seule (Voir plus haut pour les effets indésirables hémorragiques).
Les effets indésirables autres qu’hémorragiques, reliés au médicament, qui ont été les plus fréquents (> 1 %) chez les patients traités avec AGGRASTAT® conjointement à l’héparine sont les nausées (1,7 %), la fièvre (1,5 %) et les céphalées (1,1 %). La fréquence de ces effets indésirables a été similaire dans le groupe témoin ayant reçu l’héparine seule.
En général, la fréquence des effets indésirables a été sensiblement la même, indépendamment de la race et de la présence ou non d’hypertension, de diabète ou d’hypercholestérolémie.
Dans la littérature publiée, il n'y a aucune preuve de l’augmentation des saignements majeurs avec bolus de 25 mcg / kg d'AGGRASTAT®. Les données de l'étude ADVANCE suggèrent que le nombre de saignements est faible et ne semble pas augmenter de manière significative en comparaison au placebo. Il n'y avait aucun saignement majeur selon la classification TIMI et aucune transfusion dans l'un ou l'autre groupe. Le saignement mineur selon la classification TIMI avec le bolus de 25 mcg/kg d’AGGRASTAT® était de 4% comparé à 1% dans le groupe placebo (p = 0,19).
En se basant sur une évaluation des complications hémorragiques rapportées dans une méta-analyse (n=4 076 patients SCA), le bolus de 25 mcg/kg d’AGGRASTAT® n'augmente pas significativement le nombre de saignements majeurs ou de thrombocytopénies, quand il est comparé au placebo. Les résultats des études individuelles comparant le bolus de 25 mcg/kg d’AGGRASTAT® à l’abciximab, ne montrent pas de différence significative des saignements majeurs entre les deux traitements.
Thrombopénie
Une baisse de la numération plaquettaire (< 90 000/mm3) a été observée plus fréquemment chez les patients traités avec AGGRASTAT® et l’héparine (1,5 %) que dans le groupe témoin recevant l’héparine seule (0,8 %). Le pourcentage de patients dont la numération plaquettaire a baissé en-dessous de 50 000/mm3 a été de 0,3 %. Le pourcentage de patients dont la numération plaquettaire a baissé en-dessous de 20 000/mm3 a été de 0,1 %. Le retour aux valeurs initiales a été observé dans les 4 à 6 jours ayant suivi l’arrêt du traitement avec AGGRASTAT®.
L’analyse des études comparant le bolus de 25 mcg/kg par rapport à l’abciximab a montré une réduction significative du nombre de thrombocytopénie avec AGGRASTAT® (0,45% vs. 1,7%; OR=0,31; p=0,004).
Résultats hématologiques et biologiques anormaux
Analyses de laboratoire
Les anomalies les plus couramment observées dans les résultats des analyses de laboratoire chez les patients recevant AGGRASTAT® conjointement avec de l’héparine étaient reliées aux hémorragies. Une diminution de l’hémoglobine, de l’hématocrite et de la numération plaquettaire ont été notés. Une fréquence accrue d’hématurie microscopique et la présence de sang occulte dans les selles ont aussi été notées.
Effets indésirables au médicament déterminés à la suite de la surveillance après commercialisation
Les effets indésirables suivants ont été observés avec AGGRASTAT® après la commercialisation du produit.
Hémorragies : hémorragies intracrâniennes, hémorragies rétropéritonéales, hémopéricardes, hémorragies pulmonaires (alvéolaires) et hématomes épiduraux. Des cas d’hémorragie fatale ont également été signalés.
Réactions générales : chute brusque ou importante de la numération plaquettaire pouvant s’accompagner de frissons, d’une légère élévation de la température ou de complications hémorragiques (voir ci-dessus).
Réactions d’hypersensibilité : réactions allergiques graves, y compris des réactions anaphylactiques. Les cas signalés sont survenus au cours de la première journée d’un traitement initial ou d’un second traitement avec tirofiban. Une thrombopénie grave (numération plaquettaire < 10 000/mm3) a été observée dans certains cas.
Thrombopénie : des chutes de la numération plaquettaire en-dessous de 20 000/mm3 ont été observées avec AGGRASTAT® dans la journée qui a suivi l’instauration du traitement (voir Surveillance des constantes biologiques sous PRÉCAUTIONS et Réactions générales et Analyses de laboratoire sous EFFETS INDÉSIRABLES).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Dans les études cliniques, AGGRASTAT® a été administré conjointement avec d’autres traitements antiplaquettaires oraux, y compris mais non limité à l’AAS et de l’héparine.
L’association d’AGGRASTAT®, d’héparine et d’AAS a entraîné un taux plus élevé d’hémorragies que l’héparine administrée uniquement avec l’AAS (voir EFFETS INDÉSIRABLES). Lors de l'administration simultanée d'AGGRASTAT®, d'héparine non fractionnée, d'aspirine et de clopidogrel, il y a eu une augmentation de l'incidence des saignements comparable à ce qui est observé avec l'association héparine non fractionnée, aspirine et clopidogrel (voir EFFETS INDÉSIRABLES).
Dans les études cliniques, AGGRASTAT® a été utilisé conjointement avec des bêta-bloquants, des bloqueurs des canaux calciques, des anti-inflammatoires non stéroïdiens (AINS) et des dérivés nitrés, sans que l’on ait observé d’interactions médicamenteuses d’importance clinique. AGGRASTAT® n'est pas recommandé en cas de traitement affectant l’hémostase concomitant de
Interactions médicamenteuses pouvant entraîner des conséquences graves
AGGRASTAT® est destiné à être utilisé conjointement avec des anticoagulants (p. ex. l’héparine) et d’autres traitements antiplaquettaires, y compris l’acide acétylsalicylique (AAS). Il faut user de prudence lorsqu’on envisage d’administrer AGGRASTAT® avec d’autres médicaments qui agissent sur l’hémostase (p. ex. la warfarine et la ticlopidine) (voir MISE EN GARDE et Risque d’hémorragie sous PRÉCAUTIONS).
moins de 48 heures ou lors de l'utilisation concomitante de médicaments majorant de façon substantielle le risque hémorragique (par exemple, anticoagulants oraux, autres antagonistes des récepteurs GP IIb-IIIa par voie parentérale, solutions de dextran). L'expérience n'est pas suffisante quant à l'utilisation d’AGGRASTAT® dans ces conditions; cependant, un risque accru de saignement est suspecté.
La pharmacocinétique d’AGGRASTAT® n’a pas été influencée par l’administration concomitante d’un grand nombre de médicaments couramment utilisés dans la population visée (p. ex. antihypertenseurs, bloqueurs des canaux calciques, bêta-bloquants, diurétiques, hypoglycémiants, hypolipidémiants, digoxine et substances utilisées pour maîtriser l’acidité gastrique).
Interactions médicament-médicament
Les interactions médicament-médicament n’ont pas été établies.
La clairance plasmatique du tirofiban chez les patients recevant l'un des médicaments suivants a été comparée à celle des patients qui n'ont pas reçu ce médicament dans un sous-groupe de patients (n=762) de l'étude PRISM. Il n'y avait aucune interaction cliniquement significative de ces médicaments sur la clairance plasmatique de l'AGGRASTAT®: l’acébutolol, l’acétaminophène, l’alprazolam, l’amlodipine, les préparations AAS, l’aténolol, le bromazépam, le captopril, le diazépam, la digoxine, le diltiazem, le docusate sodique, l’énalapril, le furosémide, le glyburide, l’héparine , l'insuline, l'isosorbide, la lévothyroxine, le lorazépam, la lovastatine, le métoclopramide, le métoprolol, la morphine, la nifédipine, les préparations de nitrate, l'omeprazole, l'oxazépam, le chlorure de potassium, le propranolol, la ranitidine, la simvastatine, le sucralfate et le temazépam.
Interactions médicament-aliment
Les interactions médicament-aliment n’ont pas été établies.
Interactions médicament-herbe médicinale
Les interactions médicament-herbe médicinale n’ont pas été établies.
Effets au médicament sur les essais de laboratoire
Les effets au médicament sur les essais de laboratoire n’ont pas été établis.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Chez les patients bénéficiant d'une stratégie de prise en charge invasive précoce pour un syndrome coronaire aigu sans sus-décalage persistant du segment ST (SCA NST) et chez lesquels il n’est pas prévu de réaliser une coronarographie dans les 4 heures et jusqu’à 48 heures après diagnostic, AGGRASTAT® (chlorhydrate de tirofiban) doit être administré par voie intraveineuse, conjointement avec de l’héparine, à la dose d’attaque de 0,4 mcg/kg/min durant 30 minutes. La perfusion doit ensuite être poursuivie à la dose d’entretien de 0,1 mcg/kg/min.
La durée recommandée pour la perfusion chez les patients qui ne présentent pas de signes ni de symptômes d’ischémie rebelle et qui ne seront pas soumis à une angiographie ou à une angioplastie est d’au moins 48 heures.
Chez les patients appelés à subir une angiographie et une angioplastie, la perfusion devrait être maintenue durant les deux interventions, et se poursuivre pendant au moins 12 heures et au plus 24 heures après l’angioplastie. Lorsque l’état du patient est stabilisé et qu’aucune autre intervention coronarienne n’est prévue, la perfusion peut être interrompue. On ne possède aucune donnée clinique relative à l’innocuité d’une perfusion poursuivie au-delà de 108 heures.
Chez les patients à haut risque SCA-NST pour lesquels une intervention coronaire percutanée est planifiée dans les quatre premières heures suivant le diagnostic, AGGRASTAT® devra être administré sous la forme d’un bolus initial de 25 mcg/kg injecté sur une période de 3 minutes, suivi d'une perfusion continue à une vitesse de 0,15 mcg/kg/min pendant 12 à 24 heures.
Les tableaux ci-dessous sont fournis à titre indicatif pour l'ajustement de la posologie en fonction du poids
Tableau 2 - Dose d’attaque de 0,4 mcg/kg/min pour la plupart des patients et ceux atteints d’insuffisance rénale grave
| Poids du Patient (kg) | La plupart des patients Dose d’attaque de 0,4 mcg/kg/min | Patients atteints d’insuffisance rénale grave Dose d’attaque de 0,4 mcg/kg/min | ||
Vitesse de perfusion de la dose d’attaque pendant 30 min (ml/h) | Vitesse de perfusion de la dose d’entretien (ml/h) | Vitesse de perfusion de la dose d’attaque pendant 30 min (ml/h) | Vitesse de perfusion de la dose d’entretien (ml/h) | |
| 30-37 | 16 | 4 | 8 | 2 |
| 38-45 | 20 | 5 | 10 | 3 |
| 46-54 | 24 | 6 | 12 | 3 |
| 55-62 | 28 | 7 | 14 | 4 |
| 63-70 | 32 | 8 | 16 | 4 |
| 71-79 | 36 | 9 | 18 | 5 |
| 80-87 | 40 | 10 | 20 | 5 |
| 88-95 | 44 | 11 | 22 | 6 |
| 96-104 | 48 | 12 | 24 | 6 |
| Poids du Patient (kg) | La plupart des patients Dose d’attaque de 0,4 mcg/kg/min | Patients atteints d’insuffisance rénale grave Dose d’attaque de 0,4 mcg/kg/min | ||
Vitesse de perfusion de la dose d’attaque pendant 30 min (ml/h) | Vitesse de perfusion de la dose d’entretien (ml/h) | Vitesse de perfusion de la dose d’attaque pendant 30 min (ml/h) | Vitesse de perfusion de la dose d’entretien (ml/h) | |
| 105-112 | 52 | 13 | 26 | 7 |
| 113-120 | 56 | 14 | 28 | 7 |
| 121-128 | 60 | 15 | 30 | 8 |
| 129-137 | 64 | 16 | 32 | 8 |
| 138-145 | 68 | 17 | 34 | 9 |
| 146-153 | 72 | 18 | 36 | 9 |
Tableau 3. Bolus de 25 mcg/kg pour la plupart des patients et ceux atteints d’insuffisance rénale grave
| Poids du Patient (kg) | La plupart des patients Bolus de 25 mcg/kg | Patients atteints d’insuffisance rénale grave Bolus de 25 mcg/kg | ||
| Bolus (ml) | Vitesse de perfusion de la dose d’entretien (ml/h) | Bolus (ml) | Vitesse de perfusion de la dose d’entretien (ml/h) | |
| 30-37 | 17 | 6 | 8 | 3 |
| 38-45 | 21 | 7 | 10 | 4 |
| 46-54 | 25 | 9 | 13 | 5 |
| 55-62 | 29 | 11 | 15 | 5 |
| 63-70 | 33 | 12 | 17 | 6 |
| 71-79 | 38 | 14 | 19 | 7 |
| 80-87 | 42 | 15 | 21 | 8 |
| 88-95 | 46 | 16 | 23 | 8 |
| 96-104 | 50 | 18 | 25 | 9 |
| Poids du Patient (kg) | La plupart des patients Bolus de 25 mcg/kg | Patients atteints d’insuffisance rénale grave Bolus de 25 mcg/kg | ||
| Bolus (ml) | Vitesse de perfusion de la dose d’entretien (ml/h) | Bolus (ml) | Vitesse de perfusion de la dose d’entretien (ml/h) | |
| 105-112 | 54 | 20 | 27 | 10 |
| 113-120 | 58 | 21 | 29 | 10 |
| 121-128 | 62 | 22 | 31 | 11 |
| 129-137 | 67 | 24 | 33 | 12 |
| 138-145 | 71 | 25 | 35 | 13 |
| 146-153 | 75 | 27 | 37 | 13 |
Patients atteints d’insuffisance rénale grave
Comme le précise le tableau posologique ci-dessus, il faut diminuer de 50 % la posologie d’AGGRASTAT® chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min). (Voir Insuffisance rénale sous PRÉCAUTIONS et Pharmacocinétique, Populations particulières, Insuffisance rénale sous PHARMACOLOGIE.)
Autres populations
Il n’est pas nécessaire de régler la posologie chez les patients âgés et chez les femmes.
Administration
AGGRASTAT® est réservé à l'usage hospitalier, aux médecins spécialistes ayant une expérience de la prise en charge des syndromes coronaires aigus. AGGRASTAT® est administré uniquement par voie intraveineuse et doit être administré au moyen de matériel stérile. AGGRASTAT® doit être administré conjointement avec l’héparine par la même tubulure et des traitements antiplaquettaires par voie orale, comme l’AAS.
On recommande d’administrer AGGRASTAT® au moyen d’un dispositif de perfusion à débits définis. Il faut éviter de prolonger la durée d’administration de la dose d’attaque.
Traitement simultané (héparine, traitement antiplaquettaire oral, y compris l’AAS) Le traitement avec l’héparine non-fractionnée est initié avec un bolus i.v. de 50-60 U/kg puis poursuivi avec une infusion d’entretien de 1 000 U par heure. Le dosage d’héparine est titré pour maintenir un temps de céphaline activé d’environ deux fois la valeur normale. L’expérience est limitée sur l’administration simultanée d’AGGRASTAT® avec d’autres anticoagulants (p. ex. bivalirudine). L’innocuité et l’efficacité d’AGGRASTAT® combiné avec la bivalirudine n’ont pas été établies.
Dans les études cliniques, les patients ont reçu d’autres traitements antiplaquettaires oraux, y compris mais non limité à l’AAS, à moins de contre-indications. Ce traitement doit être continué au moins pour la durée de la perfusion d’AGGRASTAT®. La plupart des études portant sur l’administration d’AGGRASTAT® comme adjuvant à une intervention coronaire percutanée ont utilisé l’AAS combiné au clopidrogel comme traitement antiplaquettaire oral.
AGGRASTAT® peut être administré par la même tubulure intraveineuse que le sulfate d’atropine, la dobutamine, la dopamine, le chlorhydrate d’épinéphrine, le furosémide, la lidocaïne, le chlorhydrate de midazolam, le sulfate de morphine, la nitroglycérine, famotidine, le chlorure de potassium et le chlorhydrate de propranolol injectable.
AGGRASTAT® ne doit pas être administré par la même tubulure intraveineuse que le diazépam.
Directives pour l’administration de la solution pour perfusion AGGRASTAT®
ATTENTION :
Solution pour perfusion de 250 ml : Mode d’emploi Vérifier la date de péremption se trouvant sur le devant de l’enveloppe protectrice. Ouvrir l’enveloppe protectrice d’aluminium en déchirant au niveau de l’encoche, puis retirer le sac intérieur. Vérifier l’état de la solution; ne pas utiliser la solution si elle n’est pas limpide ou si le témoin d’inviolabilité n’est pas intact. Comprimer le sac intérieur pour vérifier s’il y a de petites fuites. Le cas échéant, jeter la solution, car elle n’est peut-être plus stérile. ATTENTION : Ne pas prélever la solution directement du sac au moyen d’une seringue. ATTENTION : Ne pas ajouter d’autres médicaments à la solution. ATTENTION : Ne pas utiliser de contenants de plastique dans des montages en série, en raison des risques d’embolie gazeuse que comporte une telle opération. En effet, de l’air résiduel peut être aspiré du contenant primaire avant la fin de l’administration de la solution contenue dans le contenant secondaire.
| |
| |
| |
| |
| |
Utiliser conformément aux tableaux des doses. *L’orifice de perfusion bleu est illustré en noir dans les schémas ci-dessus. | |
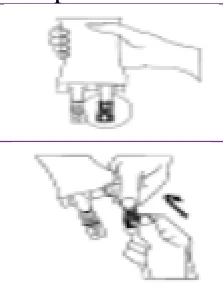
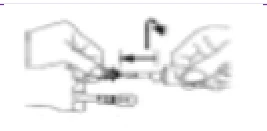
SURDOSAGE
Dans les études cliniques, un surdosage accidentel avec AGGRASTAT® (chlorhydrate de tirofiban) a été observé à des doses atteignant 5 fois et 2 fois la dose recommandée pour le bolus et la dose d’attaque administrée en perfusion, respectivement. Un surdosage accidentel est également survenu à des doses atteignant 9,8 fois la dose d’entretien de 0,15 mcg/kg/min.
La manifestation signalée le plus fréquemment à la suite du surdosage a été l’hémorragie, le plus souvent sous forme de saignement mucocutané mineur et de saignement localisé au point d’insertion du cathéter lors d’un cathétérisme cardiaque mais aussi des cas isolés d'hémorragie intracrânienne et de saignements rétro-péritonéaux (voir Risque d’hémorragie sous PRÉCAUTIONS).
Un surdosage avec AGGRASTAT® doit être traité en fonction de l’état du patient et de l’évaluation du médecin présent. Si le traitement de l’hémorragie est nécessaire, la perfusion d’AGGRASTAT® doit être arrêtée. Une transfusion sanguine et/ou des thrombocytes peuvent aussi être considérés. AGGRASTAT® peut être éliminé par hémodialyse.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
AGGRASTAT® (chlorhydrate de tirofiban) est un antagoniste non peptidique bloquant de façon réversible la liaison du fibrinogène à la glycoprotéine (GP) IIb-IIIa, le principal récepteur de surface des plaquettes intervenant dans l’agrégation plaquettaire. Administré par voie intraveineuse, le tirofiban entraîne ex vivo une inhibition de l’agrégation plaquettaire proportionnelle à la dose et à la concentration.
Pharmacodynamique
Le tirofiban inhibe fortement la fonction plaquettaire, comme en témoigne sa capacité d’inhiber ex vivo l’agrégation des plaquettes causée par l’adénosine diphosphate (ADP) et de prolonger le temps de saignement chez des sujets en bonne santé et des patients atteints de maladie coronarienne.
L’inhibition de l’agrégation plaquettaire suit les variations de la concentration plasmatique du médicament. Après l’arrêt d’une perfusion de tirofiban à raison de 0,1 mcg/kg/min, l’agrégation plaquettaire ex vivo revient à peu près à la valeur initiale en 4 à 8 heures chez environ 90 % des patients atteints de maladie coronarienne. L’administration simultanée de 0,15 mcg/kg/min d’AGGRASTAT® et d'acide acétylsalicylique (AAS) par une perfusion de 4 heures résulte en une inhibition presque maximale de l’agrégation des plaquettes comme attendu et un effet additif modeste sur l’allongement du temps de saignement. L’ajout d’héparine à ce traitement ne modifie pas de façon significative la proportion de sujets chez qui l’inhibition de l’agrégation plaquettaire est > 70 %, mais accroît le temps de saignement moyen et le nombre de patients dont le temps de saignement dépasse 30 minutes.
Chez les patients atteints d’angor instable, le tirofiban, administré en perfusion intraveineuse en 2 étapes (dose d’attaque de 0,4 mcg/kg/min durant 30 minutes suivie d’une dose d’entretien de 0,1 mcg/kg/min pour une durée totale de 48 heures, en association avec l’héparine et l’acide acétylsalicylique [AAS]), a entraîné une inhibition d’environ 90 % de l’agrégation plaquettaire ex vivo déclenchée par l’ADP et a maintenu le temps de saignement à 2,9 fois la valeur normale durant toute la perfusion. L’inhibition des plaquettes a été obtenue rapidement avec la dose d’attaque administrée sur une période de 30 minutes et a persisté durant toute la perfusion.
Chez les patients souffrant d’un syndrome coronaire aigu pour lesquels une intervention coronaire percutanée est planifiée, le tirofiban administré en bolus de 25 mcg/kg (suivi par une perfusion d'entretien pendant 18 à 24 heures de 0,15 mcg/kg/min), en association avec de l'héparine non fractionnée et un traitement antiplaquettaire par voie orale, a entraîné une inhibition moyenne de 92 % à 95 % de l'agrégation plaquettaire maximale induite par l'ADP, 15 à 60 minutes après le début du traitement et mesurée par agrégométrie de transmission lumineuse (ATL).
Pharmacocinétique
Distribution : Le taux de liaison du tirofiban aux protéines plasmatiques est faible et indépendant de la concentration pour les doses de 0,01 à 25 mcg/mL. La fraction libre dans le plasma humain est de 35 %. Le volume de distribution à l’état d’équilibre est compris entre 22 et 42 litres. Tirofiban traverse le placenta chez le rat et le lapin.
Métabolisme : Les études avec le tirofiban marqué au 14C ont montré que la radioactivité dans les urines et dans les selles est principalement émise sous forme de tirofiban inchangé. La radioactivité dans le compartiment plasmatique provient essentiellement du tirofiban sous forme inchangée (jusqu'à 10 heures après administration). La biotransformation du tirofiban semble limitée.
Excrétion : Chez les sujets en bonne santé, le tirofiban est éliminé du plasma principalement par excrétion rénale. Environ 66 % d’une dose de tirofiban marqué au 14C est excrétée dans l’urine et environ 23 % dans les fèces, en grande partie sous forme inchangée.
Chez les sujets en bonne santé, la clairance plasmatique du tirofiban varie entre 213 et 314 mL/min. La clairance rénale représente entre 39 % et 69 % de la clairance plasmatique. La demi-vie est comprise entre 1,4 et 1,8 heure.
Chez les patients atteints de maladie coronarienne, la clairance plasmatique du tirofiban s’échelonne de 152 à 267 mL/min. La clairance rénale représente 39 % de la clairance plasmatique. La demi-vie varie de 1,9 à 2,2 heures.
Tirofiban est excrété dans le lait du rat.
Populations particulières et états pathologiques
Gériatrie : La clairance plasmatique du tirofiban chez les personnes âgées (> 65 ans) atteintes de maladie coronarienne est inférieure dans une proportion de 19 % à 26 % à celle observée chez les patients plus jeunes (≤ 65 ans).
Sexe : La clairance plasmatique du tirofiban est similaire chez l’homme et la femme qui présentent une maladie coronarienne.
Race : La clairance plasmatique du tirofiban n’a pas différé selon la race.
Insuffisance hépatique : Chez les patients présentant une insuffisance hépatique légère à modérée, la clairance d'AGGRASTAT® n'est pas significativement différente par rapport aux sujets sains.
Insuffisance rénale : La clairance plasmatique du tirofiban est significativement plus faible sur le plan clinique (réduction > 50 %) chez les patients dont la clairance de la créatinine est < 30 mL/min, y compris les patients hémodialysés (voir Patients atteints d’insuffisance rénale grave sous POSOLOGIE ET ADMINISTRATION). Le tirofiban est éliminé par hémodialyse.
ENTREPOSAGE ET STABILITÉ
Entreposer à une température comprise entre 15 ºC et 30 ºC.
Craint le gel.
Conserver le sac de perfusion dans la poche en aluminium pour le protéger de la lumière durant l’entreposage.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Pas de précautions particulières.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Chaque sac de solution iso-osmotique de 250 ml contient : Comme ingrédient médicinal : 12,5 mg de tirofiban (sous forme de chlorhydrate de tirofiban). Comme ingrédients non médicinaux : 8 mg d’acide citrique anhydre, 135 mg de citrate de sodium dihydraté et 2,25 g de chlorure de sodium. Le pH se situe entre 5,5 et 6,5 et peut avoir été ajusté au moyen d’acide chlorhydrique et/ou d’hydroxyde de sodium.
AGGRASTAT® est offert en sac Freeflex® en plastique sans PVC de 250 ml. Les sacs Freeflex® sont faits de film multicouche de polyoléfine incolore, sont munis de deux orifices (un orifice d’injection blanc et un orifice de perfusion bleu) et sont emballés dans une poche en aluminium. AGGRASTAT® est une solution iso-osmotique limpide et incolore pour perfusion. Il est prémélangé avec du chlorure de sodium à 0,9 %, et demeure stable jusqu’à la date de péremption inscrite sur l’emballage s’il est conservé dans les conditions recommandées.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate de tirofiban (USAN)
Nom chimique : monochlorhydrate de N-(butylsulfonyl)-O-[4-(4-
pipéridinyl)butyl]-L-tyrosine monohydraté
Formule moléculaire et masse moléculaire : C22H36N2O5S•HCl•H2O - 495,08
Formule développée :
Propriétés physicochimiques : Le chlorhydrate de tirofiban est une poudre non hygroscopique blanche ou blanchâtre qui est très peu soluble dans l’eau. Le pH de la solution de chlorhydrate de tirofiban à 0,2 % est d’environ 2,9.
Le chlorhydrate de tirofiban fond et se décompose à 115 ºC (courbe d’analyse calorimétrique différentielle). 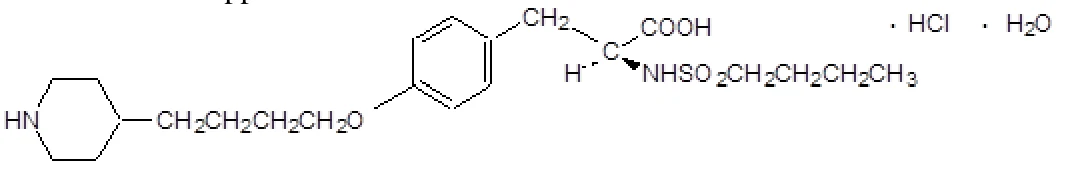
ESSAIS CLINIQUES
Syndrome coronaire aigu sans sus-décalage persistant du segment ST (SCA NST)
Aspect démographique de l’étude et organisation de l’essai
Tableau 4 – Résumé des données démographiques sur les patients qui concerne les essais cliniques selon un syndrome coronaire aigu sans sus-décalage persistant du segment ST (SCA NST)
| No de l’essai de l’étude | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n=nombre) | Âge moyen (Tranche) | Sexe |
| PRISM-PLUS | Etude multicentrique à double aveugle, randomisée et en mode parallèle, chez des patients présentant un angor instable ou un infarctus du myocarde sans onde Q pour déterminer l’efficacité clinique d’AGGRASTAT® | AGGRASTAT® (0,4 mcg/kg/min durant 30 minutes, suivie d’une dose d’entretien de 0,1 mcg/kg/min) conjointement avec de l’héparine (bolus de 5 000 U, suivi d’une dose d’entretien de 1 000 U/h réglée de façon à obtenir un temps de céphaline activé égal à environ 2 fois la normale), soit de l’héparine seule à la même posologie. À moins de contre-indications, les patients ont reçu un traitement concomitant à l’AAS. | 773/797 | 63 | 68% hommes 32% femmes |
| ADVANCE | Etude monocentrique à double aveugle, randomisée pour déterminer la sécurité et l'efficacité du bolus de tirofiban comparé au placebo chez les patients bénéficiant d'une intervention coronaire percutanée programmée ou urgente, et présentant un risque élevé. | AGGRASTAT® (bolus de 25 mcg/kg par perfusion pendant 3 minutes suivi d'une perfusion IV continue de 0,15 mcg/kg/minute pendant 24 à 48 heures) ou un placebo administré immédiatement avant l’intervention coronaire percutanée. Tous les patients ont reçu de l'héparine non fractionnée (branche AGGRASTAT® : 50 to 70 U/kg [max 7 000 U], avec bolus additionnels pour obtenir et maintenir un ACT ≥ 200 seconds, branche placebo : 100 U/kg [max. 10 000 U], avec bolus additionnels pour obtenir et maintenir un ACT ≥ 300 seconds), AAS (160-325 mg par oral) and une dose de thiénopyridine (soit 500 mg ticlopidine ou 300 mg clopidogrel suivie par un traitement d'entretien) | 101/101 | 69 ± 8 | 68% hommes 32% femmes |
| No de l’essai de l’étude | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n=nombre) | Âge moyen (Tranche) | Sexe |
| EVEREST | Etude randomisée, en ouvert, pour comparer chez des patients se présentant avec un SCA NST, la dose de charge de 0,4 mcg/kg/min administrée de façon précoce en unité de soins intensifs cardiologiques, avec un bolus d’AGGRASTAT® de 25 mcg/kg ou une dose d'abciximab de 0,25 mcg/kg débutée 10 minutes avant l’intervention coronaire percutanée. | La dose de charge d’AGGRASTAT® en unité de soins intensifs cardiologiques (0,4 mcg/kg/min administrée sur 30 minutes suivi d’une dose de 1,0 mcg/kg /min) ou un bolus d’AGGRASTAT® démarré avant l’intervention de 25 mcg/kg administré sur 3 minutes suivi d’une dose de 0,15 mcg/kg/min ou une dose d'abciximab (dose standard) démarré avant l’intervention. Tous les patients ont reçu en plus de l'aspirine (100 à 300 mg) et une thiénopyridine (ticlopidine 500 mg ou clopidogrel 300 mg). | 93 | 64.8 ± 11.2 | 75.3% homme 24.7 % femme |
Étude PRISM-PLUS
PRISM-PLUS (Platelet Receptor Inhibition in Ischemic Syndrome Management in Patients Limited by Unstable Signs and Symptoms), une étude randomisée, parallèle, multicentrique à double aveugle, a été menée chez des patients présentant un angor instable ou un infarctus du myocarde sans onde Q. L’étude visait à comparer, dans les 12 heures suivant le dernier épisode de douleur thoracique précédant l’admission à l’étude, l’administration d’AGGRASTAT® (chlorhydrate de tirofiban) et d’héparine (n = 773), à celle d’héparine seule (n = 797). Tous ces patients souffraient d’ischémie myocardique confirmée à l’ECG ou présentaient une élévation des enzymes cardiaques. L’âge moyen était de 63 ans. La population étudiée regroupait 32 % de femmes, et environ la moitié des patients avaient subi un IM sans onde Q.
Les patients ont été randomisés et ont reçu soit AGGRASTAT® en perfusion (dose d’attaque de 0,4 mcg/kg/min durant 30 minutes, suivie d’une dose d’entretien de 0,1 mcg/kg/min) conjointement avec de l’héparine (bolus de 5 000 U, suivi d’une dose d’entretien de 1 000 U/h réglée de façon à obtenir un temps de céphaline activé égal à environ 2 fois la normale), soit de l’héparine seule à la même posologie. À moins de contre-indications, les patients ont reçu un traitement concomitant à l’AAS.
Étude ADVANCE
L'étude ADVANCE (Additive Value of Tirofiban Administered With the High-Dose Bolus in the Prevention of Ischemic Complications During High-Risk Coronary Angioplasty) a déterminé la sécurité et l'efficacité du bolus d’AGGRASTAT® de 25 mcg/kg comparé au placebo chez les patients bénéficiant d'une intervention coronaire percutanée programmée ou urgente, et présentant un risque élevé incluant : présence d'au moins une sténose coronaire ≥ 70 % et d’un diabète, nécessité d'intervention sur plusieurs vaisseaux ou un SCA NST. Tous les patients ont reçu de l'héparine non fractionnée, de l'aspirine et une dose de charge de thiénopyridine suivie par un traitement d'entretien. Un total de 202 patients a été randomisé pour recevoir AGGRASTAT® (bolus de 25 mcg/kg par perfusion pendant 3 minutes suivi d'une perfusion IV continue de 0,15 mcg/kg/minute pendant 24 à 48 heures) ou un placebo administré immédiatement avant l’intervention coronaire percutanée.
Étude EVEREST
L'étude EVEREST randomisée, en ouvert, a comparé chez des patients se présentant avec un SCA NST, la dose de charge de 0,4 mcg /kg/min administrée de façon précoce en unité de soins intensifs cardiologiques, avec un bolus d’AGGRASTAT® de 25 mcg/kg ou une dose d'abciximab de 0,25 mcg /kg débutée 10 minutes avant l’intervention coronaire percutanée. Tous les patients ont reçu en plus de l'aspirine et une thiénopyridine. Les 93 patients SCA NST participant ont bénéficié d'une coronarographie et d'une intervention coronaire percutanée dans les 24 à 48 heures suivant leur admission.
Résultats des études
Tableau 5 – Résultats des études
| Critères d’évaluation primaires | Valeur et importance sur le plan statistique des médicaments administrés selon une dose précise | Valeur et importance sur le plan statistique pour le placebo ou le traitement de référence |
PRISM-PLUS Composite d’ischémie rebelle, les nouveaux IM et les décès survenus dans les 7 jours après la randomisation | 12,9% | 17,9% (p=0,004). |
ADVANCE : Composite de décès, IM non fatal, revascularisation urgente du vaisseau cible (uTVR) ou traitement de sauvetage d’une occlusion/menace d’occlusion aigue per ou post angioplastie (bail-out) par un antagoniste du récepteur GP IIb/IIIa pendant un suivi médian de 180 jours après la procédure | Cumulée : 35% Composite de IM non fatal, revascularisation urgente du vaisseau cible (uTVR) : 31% | Cumulée : 20% (p = 0,01) Composite de IM non fatal, revascularisation urgente du vaisseau cible (uTVR) : 20% (p = 0,048) |
EVEREST : Différence dans TMPG (TIMI Myocardial Perfusion Grade) avant intervention coronaire percutanée | AGGRASTAT® administré en amont : 28,1 % AGGRASTAT® bolus : 66,7% | 71% (p = 0,0009) |
Étude PRISM-PLUS
Prise en charge des patients : L’état des patients a d’abord été stabilisé en administrant le médicament de l’étude durant 48 heures, période après laquelle une angiographie ou une angioplastie pouvaient être pratiquées (dans les cas où ces interventions étaient indiquées) tout en poursuivant la perfusion d’AGGRASTAT®. AGGRASTAT® a généralement été administré pendant une période d’au moins 48 heures et d’au plus 108 heures, la moyenne étant de 71,3 heures.
Le paramètre primaire évalué dans cette étude regroupait l’ischémie rebelle, les nouveaux IM et les décès survenus dans les 7 jours ayant suivi l’instauration du traitement avec AGGRASTAT®. On a observé une réduction de 31,6 % du risque pour l’ensemble de ces événements regroupés, une réduction de 46,6 % du risque d’IM et une réduction de 42,8 % du risque d’IM et de décès regroupés. Les résultats sont présentés au tableau 5.
Tableau 6 -Événements ischémiques coronariens (après 7 jours)
| Paramètre | AGGRASTAT® et héparine (n = 773) | Héparine (n = 797) | Réduction du risque | Valeur p |
| Paramètre primaire (événements regroupés) | 12,9 % | 17,9 % | 31,6 % | 0,004 |
| Composants | ||||
| IM et décès | 4,9 % | 8,3 % | 42,8 % | 0,006 |
| IM | 3,9 % | 7,0 % | 46,6 % | 0,006 |
| Décès | 1,9 % | 1,9 % | - | - |
| Ischémie rebelle | 9,3 % | 12,7 % | 29,6 % | 0,023 |
Le bénéfice clinique précoce obtenu après 7 jours a persisté. En effet, après 30 jours, le risque de survenue de l’ensemble des événements regroupés avait diminué de 21,8 % (p = 0,029) et le risque d’IM et de décès réunis, de 29,8 % (p = 0,027). Après 6 mois, le risque pour l’ensemble des événements regroupés avait diminué de 18,9 % (p = 0,024), et le risque d’IM et de décès réunis avait diminué de 22,5 % (p = 0,063). La réduction du risque pour l’ensemble des événements regroupés après 7 jours, 30 jours et 6 mois est illustrée par la courbe de Kaplan-Meier apparaissant ci-dessous.
Événements regroupés
Suivi de 180 jours
Dans l’étude PRISM-PLUS, 90 % des patients ont subi une angiographie coronarienne et 30 % une angioplastie. La majorité de ces patients ont continué à recevoir le médicament de l’étude durant ces interventions. L’administration d’AGGRASTAT® a été poursuivie durant les 12 à 24 heures (moyenne de 15 heures) qui ont suivi l’angioplastie.
Même si les bénéfices que procure l’ajout d’AGGRASTAT® à l’héparine ont été observés dans tous les sous-groupes soumis à une intervention (ACTP*, PAC† ou traitement médical seul), une analyse préétablie semble indiquer que les plus grands bienfaits ont été obtenus chez les patients soumis à une ACTP.
Une sous-analyse de l’étude PRISM-PLUS portant sur les angiogrammes obtenus jusqu’à 96 heures après l’instauration du traitement médicamenteux a montré une réduction statistiquement significative de l’étendue des thrombi visibles à l’angiographie et une augmentation du flux sanguin chez les patients traités avec AGGRASTAT® et l’héparine, par rapport aux patients traités avec l’héparine seule.
Dans l’étude PRISM-PLUS, les effets bénéfiques d’AGGRASTAT® n’ont pas été influencés par l’âge ni par le sexe.
Étude ADVANCE
Le critère primaire d’efficacité était un critère composite : décès, IM non fatal, revascularisation urgente du vaisseau cible (uTVR) ou traitement de sauvetage d’une occlusion/menace d’occlusion aigue per ou post angioplastie (bail-out) par un antagoniste du récepteur GP IIb/IIIa pendant un suivi médian de 180 jours après la procédure. Les critères d'évaluation de la sécurité pour les
* ACTP : angioplastie coronarienne transluminale percutanée
† PAC : pontage aorto-coronarien 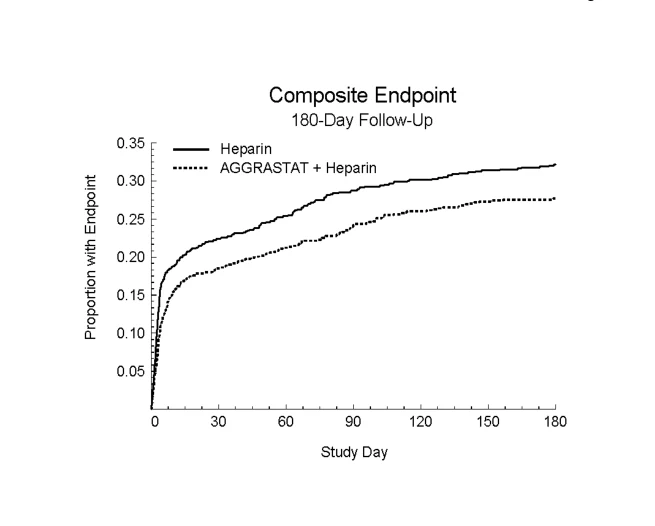
saignements majeurs et mineurs ont été définis conformément à la classification TIMI.
En intention de traiter, l'incidence cumulative du critère primaire a été de 35 % et 20 % dans les groupes placebo et AGGRASTAT®, respectivement (rapport des risques [HR] 0,51 [intervalle de confiance (IC) 95 %, 0,29 à 0,88]; p=0,01). Comparé au groupe placebo, il y a eu une réduction significative du critère composite : décès, IM, uTVR dans le groupe AGGRASTAT® (31 % vs 20 %, HR, 0,57 95 % IC, [0,99-0,33]; p=0,048).
Étude EVEREST
Concernant les critères primaires de perfusion tissulaire et de libération de troponine I, les résultats de l'étude EVEREST ont montré des taux significativement plus bas de TMPG (TIMI Myocardial Perfusion Grade) 0/1 avec tirofiban en amont comparé au tirofiban HDB (High Dose Bolus, 25 mcg/Kg) et l’abciximab après intervention coronaire percutanée (6,2 % vs 20 % vs 35,5 % respectivement; p=0,015) et une amélioration du score de perfusion post-intervention coronaire percutanée mesuré par échographie de contraste myocardique (ECM) avec tirofiban en amont comparé au tirofiban HDB et l’abciximab (0,88 ± 0,18 vs 0,77 ± 0,32 vs 0,71 ± 0,30 respectivement; p<0,05).
L'incidence de l'élévation de troponine I cardiaque (TnIc) post-procédure a été significativement diminuée chez les patients traités par AGGRASTAT® en amont comparée à ceux ayant reçu un bolus de 25 mcg/kg d’AGGRASTAT® ou d'abciximab au moment de l’intervention coronaire percutanée (9,4 % vs 30 % vs 38,7 %, respectivement; p=0,018). Les niveaux de TnIc post-intervention coronaire percutanée ont été également significativement diminués avec la dose d’AGGRASTAT® administré en amont comparé à l'administration d’AGGRASTAT® per intervention coronaire percutanée (3,8 ± 4,1 vs 7,2 ± 12; p=0,015) et d'abciximab per intervention coronaire percutanée (3,8 ± 4,1 vs 9 ± 13,8; p=0,0002). La comparaison entre les schémas posologiques de 25 mcg/kg d’AGGRASTAT® en bolus et d'abciximab dans le cadre de l’intervention coronaire percutanée n'ont pas montré de différences significatives du taux de TMPG 0/1 post-intervention coronaire percutanée (20 % vs 35 %; p=NS).
Méta-analyse d’études randomisées utilisant un bolus d’AGGRASTAT® de 25 mcg/kg
Les résultats d'une méta-analyse évaluant l'efficacité du bolus de 25 mcg/kg d’AGGRASTAT® vs. abciximab (2 213 patients avec un SCA, incluant à la fois des patients SCA NST et IM ST+) n'ont pas retrouvé de différence significative dans le taux de décès ou d’infarctus du myocarde à 30 jours entre les deux produits (OR 0,87 [0,56-1,35], p=0,54). De même il n'y avait aucune différence significative sur la mortalité à 30 jours entre AGGRASTAT® et abciximab (OR 0,73 [0,36-1,47], p=0,38). De plus, à la fin du suivi, le taux de décès ou d’infarctus du myocarde n'était pas significativement différent entre AGGRASTAT® et abciximab (OR, 0,84 [0,59-1,21] p=0,35).
TOXICOLOGIE
Toxicité aiguë
La DL50 approximative du tirofiban mesurée après l’administration d’une dose intraveineuse unique à des souris ou à des rats a été > 5 mg/kg. La dose maximale a été fixée à 5 mg/kg (21 fois la dose quotidienne maximale recommandée chez l’humain), en raison de la solubilité limitée du composé et du volume de solution qu’il est raisonnablement possible d’administrer. La DL50 approximative du tirofiban mesurée après l’administration orale d’une dose unique à des souris a été > 500 mg/kg. Aucun décès, signe physique ni variation du poids corporel liée au médicament n’ont été observés dans les études ayant porté sur l’administration intraveineuse ou orale du médicament.
Toxicité chronique
La toxicité du chlorhydrate de tirofiban a été évaluée sur des périodes pouvant atteindre 5 semaines dans une série d’études de toxicité où le médicament a été administré en perfusion intraveineuse continue à des rats et à des chiens. Aucune observation ne permet d’exclure l’administration du tirofiban aux doses thérapeutiques durant une période pouvant atteindre 108 heures.
Carcinogenèse
Le pouvoir carcinogène du chlorhydrate de tirofiban n’a pas été évalué.
Mutagenèse
Le chlorhydrate de tirofiban n’a pas exercé d’effets néfastes lors d’une expérience de mutagenèse bactérienne et d’une expérience de mutagenèse sur des cellules de mammifères V 79. De même, aucun signe de génotoxicité directe n’a été noté lors d’une épreuve par élution alcaline in vitro et de la recherche d’aberrations chromosomiques in vitro. Le tirofiban a été évalué lors de ces épreuves in vitro à des concentrations allant jusqu’à 3 mM (environ 20 000 fois la concentration plasmatique moyenne obtenue chez l’humain aux doses thérapeutiques recommandées). Enfin, aucune aberration chromosomique n’a été observée dans des cellules de la moelle osseuse de souris mâles après l’administration de doses intraveineuses allant jusqu’à 5 mg/kg (21 fois la dose quotidienne maximale recommandée chez l’humain).
Reproduction
La fécondité et la performance reproductive n'ont pas été affectées dans les études avec des rats mâles et femelles recevant des doses intraveineuses de chlorhydrate de tirofiban jusqu'à 5 mg/kg/jour. Ces doses sont approximativement 21 fois supérieures à la dose quotidienne maximale recommandée chez l'homme.
Développement
Les études évaluant les effets toxiques du tirofiban sur le développement des rats et des lapins n’ont pas mis en évidence de signes de toxicité chez la mère et le fœtus. En outre, une étude évaluant la toxicité du tirofiban sur le développement jusqu’à la maturité sexuelle chez des rats exposés au médicament in utero et au cours de la période de lactation n’a montré aucun effet relié au médicament sur la mortalité, la croissance, le développement et la maturation sexuelle de la génération F1. Dans les études évaluant les effets toxiques du tirofiban sur le développement, les mères ont reçu le médicament à des doses allant jusqu’à 5 mg/kg/jour.
RÉFÉRENCES
- 1.
Barrett JS, Murphy G, Peerlinck K, et al. Pharmacokinetics and pharmacodynamics of MK-
383, a selective non-peptide platelet glycoprotein-IIb/IIIa receptor antagonist, in healthy men. Clin Pharmacol Ther 1994;56(4):377-88.
- 2. Deckelbaum LI, Sax FL, Grossman W. Tirofiban, a nonpeptide inhibitor of the platelet glycoprotein IIb/IIIa receptor. In: Sasahara AA, Loscalzo J, eds. New therapeutic agents in thrombosis and thrombolysis. Marcel Dekker, Inc. 1997:355-65.
- 3. Kereiakes DJ, Kleiman NS, Ambrose J, et al. Randomized, double-blind, placebo-controlled dose-ranging study of tirofiban (MK-383) platelet IIb/IIIa blockade in high risk patients undergoing coronary angioplasty. J Am Coll Cardiol 1996;27(3):536-42.
- 4.
Platelet Receptor Inhibition in Ischemic Syndrome Management in Patients Limited by
Unstable Signs and Symptoms (PRISM-PLUS) Study Investigators. Inhibition of the platelet glycoprotein IIb/IIIa receptor with tirofiban in unstable angina and non-Q-wave myocardial infarction. N Engl J Med 1998; 338(21):1488-97.
- 5.
Sutton J, Topol E, Rossen JD, et al. Inhibition of platelet aggregation with an infusion of MK-
383 in stable coronary artery disease. Clin Res 1993;41(2):118A.
- 6.
Théroux P, White H, David D, et al. A heparin-controlled study of MK-383 in unstable angina
[Abstract]. Circulation 1994;90(4, Part 2):I231.
- 7. Bergquist PA, Hunke WA, Reed RA, Manas D, Forsyth RJ, Kenney RR et al. Compatibility of tirofiban HCl with dopamine HCl, famotidine, sodium heparin, lidocaine HCl and potassium chloride during simulated Y-site administration. J Clin Pharm Ther 1999;24:125-32.
- 8. Valgimigli M, Percoco G, Barbieri D, et al. The additive value of tirofiban administered with the high-dose bolus in the prevention of ischaemic complications during high-risk coronary angioplasty: the ADVANCE Trial. J Am Coll Cardiol. 2004;44:14-9.
- 9. Bolognese L, Falsini G, Liistro F, et al. Randomized comparison of upstream tirofiban versus downstream high bolus dose tirofiban or abciximab on tissue-level perfusion and troponin release in high-risk acute coronary syndromes treated with percutaneous coronary interventions: The EVEREST trial. J Am Coll Cardiol. 2006;47:522-28.
- 10. Valgimigli M, Biondi-Zoccai G, Tebaldi M, et al. Tirofiban as adjunctive therapy for acute coronary syndromes and percutaneous coronary intervention: A meta-analysis of randomised trial. Eur Heart J. 2010;31:35-49.
- 11.
Valgimigli M, Tebaldi M. Safety evaluation of tirofiban. Expert Opin Drug Saf. 2010;9:801-
19.