


Monographie de produit - Ticlopidine (Apotex)
1 INDICATIONS
TICLOPIDINE (chlorhydrate de ticlopidine) est indiqué pour réduire le risque d’accidents vasculaires cérébraux (AVC) récurrents chez les patients qui ont déjà présenté au moins un des événements suivants :
- Accident thromboembolique complet
- AVC mineur
- Déficit neurologique ischémique réversible (DNIR) ou accident ischémique transitoire (AIT), y compris cécité monoculaire transitoire (CMT)
1.1 Enfants
N’ayant aucune donnée à sa disposition, Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants.
1.2 Personnes âgées
N’ayant aucune donnée à sa disposition, Santé Canada n’a pas autorisé une indication de ce médicament chez les personnes âgées.
2 CONTRE-INDICATIONS
TICLOPIDINE (chlorhydrate de ticlopidine) est contre-indiqué dans les conditions suivantes :
- Hypersensibilité connue à ce médicament ou à tout ingrédient de la préparation, y compris les ingrédients non médicinaux, ou à un composant du contenant. Pour la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
- Présence ou antécédents de troubles hématopoïétiques (p. ex. neutropénie et/ou thrombopénie) (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »).
- Présence de troubles hémostatiques (voir Hématologie).
- Affections associées au saignement actif, comme les ulcères gastro-duodénaux hémorragiques ou l’hémorragie intracrânienne (voir Appareil gastro-intestinal, Hématologie).
- Dysfonctionnement hépatique grave (voir Fonction hépatique/biliaire/pancréatique).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
La ticlopidine peut provoquer un purpura thrombotique thrombocytopénique (PTT)
potentiellement mortel et d’autres dyscrasies sanguines (y compris une neutropénie/agranulocytose), ainsi qu’une anémie aplasique (voir Hématologie et 8.5 Effets indésirables observés après la mise en marché). La ticlopidine doit être réservée aux patients qui présentent un risque élevé d’AVC (voir 1 INDICATIONS).
Une numération leucocytaire avec formule différentielle et une numération plaquettaire doivent
être effectuées chez tous les patients au départ (avant le début du traitement), suivies d’une surveillance à intervalles hebdomadaires, jusqu’à la fin du troisième mois de traitement par la ticlopidine (voir Hématologie). En présence d’un signe quelconque de PTT ou de neutropénie, on doit immédiatement cesser le traitement par la ticlopidine. Pendant les trois premiers mois du traitement, les ordonnances de ticlopidine doivent être limitées à un approvisionnement pour 14 jours de traitement (voir 4.1 Considérations posologiques).
Les patients doivent être avisés de surveiller les signes de troubles hémorragiques (p. ex.
purpura, hématémèse, méléna, hémothorax, hémorragie intracrânienne) et de signaler immédiatement toute anomalie à leur professionnel de la santé (voir Hématologie). Ces signes et symptômes peuvent inclure les suivants : faiblesse excessive, maladie sérique, fatigue, ecchymoses, selles noires, saignements provenant de régions telles que le nez ou les gencives, et signes d’infection comme la fièvre.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Étant donné que la ticlopidine peut provoquer un purpura thrombotique thrombocytopénique (PTT) potentiellement mortel et d’autres dyscrasies sanguines (y compris une neutropénie/agranulocytose), ainsi qu’une anémie aplasique (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et Hématologie), on doit réserver la ticlopidine aux patients qui sont intolérants ou allergiques au traitement par l’acide acétylsalicylique (AAS), qui n’ont pas répondu à un traitement par l’acide acétylsalicylique (AAS) et qui ne sont pas de bons candidats à d’autres traitements antiplaquettaires.
Les éléments à considérer dans le choix d’un traitement de prévention d’AVC devraient inclure l’état de santé actuel et les antécédents des patients, ainsi que leur capacité à respecter les directives de contrôle sanguin exigées durant l’utilisation de la ticlopidine.
Un contrôle sanguin doit être effectué avant le traitement et chaque semaine jusqu’à la fin du troisième mois de traitement par la ticlopidine. Pendant les trois premiers mois du traitement, ne demander ou délivrer que la quantité de comprimés nécessaires pour 14 jours de traitement (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et Hématologie).
Une surveillance clinique doit être effectuée avant le traitement pour déterminer si les patients présentent des affections associées à un saignement actif (voir Appareil gastro-intestinal), prévoient subir une intervention chirurgicale non urgente (voir Considérations préopératoires) ou souffrent d’un trouble hépatique (voir Fonction hépatique/biliaire/pancréatique) ou rénal grave (voir Fonction rénale). La grossesse doit être écartée avant l’administration du médicament (voir 7.1.1 Femmes enceintes).
Le traitement prolongé par le chlorhydrate de ticlopidine a été associé à une augmentation du cholestérol et des triglycérides sériques. Surveiller les patients pour vérifier s’ils présentent des taux élevés de cholestérol et de triglycérides sériques avant et pendant le traitement par la ticlopidine (voir Surveillance et épreuves de laboratoire).
L’inhibition de l’agrégation plaquettaire est détectée dans les 2 jours suivant l’administration de 250 mg 2 fois par jour. L’inhibition maximale de l’agrégation plaquettaire est atteinte 8 à 11 jours après le début du traitement à raison de 250 mg 2 fois par jour.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de TICLOPIDINE (chlorhydrate de ticlopidine) est de 250 mg deux fois par jour. Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants.
4.4 Administration
Il faut prendre TICLOPIDINE avec les repas afin de minimiser l’intolérance gastro-intestinale.
4.5 Dose oubliée
Si une dose est oubliée, elle doit être prise dès que possible, à moins qu’il soit presque temps de prendre la dose suivante. La dose oubliée doit être omise s’il est presque temps de prendre la prochaine dose prévue. Il faut éviter de prendre deux doses au même moment.
5 SURDOSE
Il existe peu de renseignements sur les effets du surdosage avec la ticlopidine (voir 8.5 Effets indésirables observés après la mise en marché). En cas de surdosage, surveiller étroitement le patient pour déceler les signes et les symptômes d’effets indésirables et traiter les réactions au moyen de soins de soutien (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, concentrations, composition et conditionnement
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| pharmaceutique/concentrat | ||||
| ion/composition | ||||
| orale | comprimé à 250 mg | acide stéarique, cellulose microcristalline, cire de carnauba, croscarmellose sodique, dioxyde de titane, hydroxypropylméthylcellulose, polyéthylèneglycol. | ||
Chaque comprimé pelliculé, blanc, ovale et biconvexe, portant l’inscription « 250 » d’un côté mais pas d’inscription de l’autre, contient 250 mg de chlorhydrate de ticlopidine. Offert en bouteilles de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Appareil cardiovasculaire
De rares cas de vascularite et d’œdème de Quincke ont été signalés, et leur relation avec la ticlopidine est incertaine (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques).
Oreilles/nez/gorge
Le chlorhydrate de ticlopidine a été associé à plusieurs complications hémorragiques comme l’épistaxis (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques).
Appareil gastro-intestinal
Les affections associées au saignement actif, telles que les ulcères hémorragiques, constituent une contre-indication pour le chlorhydrate de ticlopidine (voir 2 CONTRE-INDICATIONS). Un jugement clinique et la surveillance des selles pour déceler la présence de sang occulte et de vomissements sanglants (hématémèse) sont nécessaires chez tout patient ayant des antécédents de lésions ulcératives.
Le traitement par le chlorhydrate de ticlopidine a été associé à divers problèmes gastro-intestinaux, y compris la diarrhée et les nausées (voir 8.2 Effets indésirables observés au cours des essais cliniques). La majorité des cas étaient d’intensité légère et de nature passagère et sont survenus au cours des trois premiers mois du traitement. Généralement, les événements se résorbent en l’espace d’une à deux semaines après l’arrêt du traitement. Si l’effet est grave ou il persiste, le traitement doit être interrompu.
Hématologie
Complications hématologiques : Toutes les formes d’effets indésirables hématologiques sont potentiellement mortelles. Des cas de pancytopénie, d’anémie aplasique ou de thrombopénie ont été signalés, quoique rarement (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »). Le purpura thrombotique thrombocytopénique (PTT) se caractérise par une thrombocytopénie, une anémie hémolytique microangiopathique (schistocytes [globules rouges fragmentés] observés sur un frottis périphérique), des troubles neurologiques (changements mentaux, confusion, difficultés d’élocution, paralysie, crises convulsives, étourdissements, faiblesse, picotements ou engourdissements et douleurs dans les mains et les pieds et paralysie), un dysfonctionnement rénal et de la fièvre. Les signes et symptômes peuvent survenir dans n’importe quel ordre; les symptômes cliniques, notamment, peuvent précéder les observations en laboratoire de plusieurs heures ou jours.
Le temps médian avant l’apparition du PTT était de 3 à 4 semaines à partir du début du traitement, mais quelques cas sont survenus aussi tôt que le jour du traitement et aussi tard que 12 semaines après l’administration du médicament. Le traitement comprend l’arrêt du traitement par la ticlopidine et la plasmaphérèse. Puisque les transfusions plaquettaires peuvent accélérer une thrombose chez les patients souffrant de PTT sous ticlopidine, elles devraient être évitées (voir 8.2 Effets indésirables observés après la mise en marché).
Une neutropénie grave a été observée lors des essais cliniques et s’est produite au cours des 3 à 12 premières semaines de traitement. Elle peut apparaître rapidement en quelques jours. La moelle osseuse présente une baisse des précurseurs myéloïdes. Cette affection, qui peut mettre la vie en danger, est réversible en général. Le rétablissement se produit en l’espace d’une à trois semaines après l’arrêt du traitement, mais peut prendre plus de temps à l’occasion (voir 8.2 Effets indésirables observés au cours des essais cliniques).
Une thrombopénie a été observée dans le cadre d’essais cliniques et peut se manifester en cas de découverte isolée ou en association avec une neutropénie (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques). La thrombopénie survient au cours des 3 à 12 premières semaines de traitement et se résorbe généralement après l’arrêt du traitement. Une numération leucocytaire avec formule différentielle et une numération plaquettaire doivent être effectuées chaque semaine chez tous les patients au départ (avant le début du traitement) et jusqu’à la fin du troisième mois de traitement par la ticlopidine. Lorsque la numération des neutrophiles présente une tendance à la baisse ou que le nombre des neutrophiles a chuté au-dessous de 30 % des valeurs de référence, les valeurs doivent être confirmées. Si la présence de neutropénie (NAPN < 1,2 x 10⁹ cellules/L) ou de thrombopénie (< 0,8 x 10¹¹ cellules/L) est confirmée, on devrait cesser le traitement, et la formule sanguine complète avec différentiel leucocytaire ainsi que la numération plaquettaire devraient être surveillées jusqu’à ce qu’elles soient revenues à la normale. Vu la longue demi-vie plasmatique de la ticlopidine, on recommande que tout patient qui, pour une raison quelconque, cesse de prendre la ticlopidine au cours des 90 premiers jours de traitement, soit soumis à une autre formule sanguine complète avec différentiel leucocytaire deux semaines après l’interruption du traitement.
Complications hémorragiques : Le temps de saignement peut être prolongé chez les sujets traités par le chlorhydrate de ticlopidine. Le purpura et quelques cas d’événements hémorragiques plus graves comme l’hématémèse, le méléna et les hémorragies intracrâniennes ont été signalés (voir 8.2 Effets indésirables observés au cours des essais cliniques et 8.5 Effets indésirables observés après la mise en marché). Les patients doivent être avisés d’être à l’affût de tout signe de trouble hémorragique et de signaler toute anomalie à leur médecin sans tarder (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »). Le patient doit interrompre le traitement par le chlorhydrate de ticlopidine si aucun médecin n’est immédiatement disponible pour une consultation.
Le chlorhydrate de ticlopidine devrait être temporairement interrompu jusqu’à ce que le danger de saignement anormal soit écarté. Un seul cas mortel d’hémorragie intracrânienne à la suite d’un traumatisme crânien a été signalé (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques). On ne sait pas jusqu’à quel point la ticlopidine a pu contribuer à la gravité de l’hémorragie.
Fonction hépatique/biliaire/pancréatique
La ticlopidine est largement métabolisée par le foie (voir 10.2 Pharmacodynamie).
Le chlorhydrate de ticlopidine est contre-indiqué chez les patients qui sont atteints d’une des affections suivantes : dysfonctionnement hépatique grave, hépatite, ictère cholestatique, colite, nécrose hépatique ou jaunisse hépatocellulaire (voir 2 CONTRE-INDICATIONS). Une légère hausse du taux de phosphatase alcaline peut se manifester pour la durée du traitement; elle est sans conséquence chez la majorité des patients (voir 8.4 Anomalies des résultats aux épreuves de laboratoire). Système immunitaire
De rares cas de maladie sérique et de lupus ont été signalés, et leur relation avec la ticlopidine est incertaine.
Surveillance et épreuves de laboratoire
Surveillance clinique : Tous les patients doivent se soumettre à une surveillance étroite pour que tout signe ou symptôme clinique d’effets indésirables du médicament puisse être décelé (voir 8 EFFETS INDÉSIRABLES). Les signes et symptômes possiblement associés à la neutropénie (fièvre, frissons, mal de gorge, ulcères dans la cavité orale), à la thrombopénie et à l’hémostase anormale (saignement prolongé ou inhabituel, ecchymoses, purpura, selles foncées), à la jaunisse (y compris des urines foncées et des selles pâles) et aux réactions allergiques devraient être expliqués aux patients, qui devraient être avisés de cesser la prise du médicament et de consulter leur médecin sans tarder si un de ces événements se manifeste.
Surveillance en laboratoire : Une numération leucocytaire avec formule différentielle et une numération plaquettaire doivent être effectuées chaque semaine chez tous les patients au départ (avant le début du traitement) et jusqu’à la fin du troisième mois de traitement par la ticlopidine. Lorsque la numération des neutrophiles présente une tendance à la baisse ou que le nombre des neutrophiles a chuté au-dessous de 30 % des valeurs de référence, les valeurs doivent être confirmées. Si la présence d’une neutropénie (NAPN < 1,2 x 10⁹ cellules/L) ou d’une thrombopénie (< 0,8 x 10¹¹ cellules/L) est confirmée, on doit interrompre le médicament. Vu la longue demi-vie plasmatique de la ticlopidine, on recommande que tout patient qui, pour une raison quelconque, cesse de prendre la ticlopidine au cours des 90 premiers jours de traitement, soit soumis à une autre formule sanguine complète avec différentiel leucocytaire deux semaines après l’interruption du traitement. Par la suite, on ne doit répéter les numérations leucocytaires que s’il y a des signes ou symptômes évoquant une neutropénie (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »).
Des tests de la fonction hépatique devraient être effectués lors du traitement par TICLOPIDINE (chlorhydrate de ticlopidine) si on observe des signes ou symptômes évoquant un dysfonctionnement hépatique (voir 8.4 Anomalies des résultats aux épreuves de laboratoire).
Le traitement prolongé par le chlorhydrate de ticlopidine a été associé à une augmentation du cholestérol et des triglycérides sériques (voir 8.4 Anomalies des résultats aux épreuves de laboratoire). Surveiller les patients pour vérifier s’ils présentent des taux élevés de cholestérol et de triglycérides sériques avant et pendant le traitement par la ticlopidine.
Fonction neurologique
Les types de résultats neurologiques à surveiller sont la fatigue, les changements mentaux, la confusion, les difficultés d’élocution, les crises convulsives, les étourdissements, la faiblesse, la neuropathie périphérique (picotements ou engourdissements, douleurs dans les mains et les pieds) et la paralysie.
Considérations périopératoires
Intervention chirurgicale non urgente : Le chlorhydrate de ticlopidine doit être interrompu 10 à 14 jours avant l’intervention chirurgicale non urgente ou l’extraction d’une dent, et le temps de saignement et la numération des thrombocytes doivent être analysés avant l’intervention, si le contexte clinique l’exige.
Intervention chirurgicale urgente : Un saignement prolongé pendant une opération peut être un problème chez les patients sous chlorhydrate de ticlopidine. Les transfusions de plaquettes fraîches devraient améliorer l’hémostase chez de tels patients, mais aucune donnée provenant d’essais cliniques ne confirme cette hypothèse. Selon certaines données provenant d’essais pharmacologiques cliniques, un traitement par des glucocorticostéroïdes peut normaliser le temps de saignement chez les sujets sous chlorhydrate de ticlopidine. Toutefois, il n’y a aucune donnée en lien avec les patients sous chlorhydrate de ticlopidine ayant subi une intervention chirurgicale qui montre qu’un tel traitement améliore l’hémostase.
Fonction rénale
Le chlorhydrate de ticlopidine a été très bien toléré chez les patients souffrant d’insuffisance rénale modérée. Quant aux maladies rénales graves, la prudence et une surveillance étroite sont recommandées chez les patients atteints d’un syndrome néphrotique, d’insuffisance rénale ou d’hématurie (voir Insuffisance rénale).
Santé de la reproduction : potentiel des femmes et des hommes
Fertilité : Des études menées chez des rongeurs n’ont montré aucun effet de la ticlopidine sur la fertilité masculine ou féminine. Aucune donnée concernant les effets de la ticlopidine sur la fertilité humaine n’est disponible (voir Toxicologie de la reproduction et du développement).
Risque tératogène : Des études menées chez des animaux ont montré des effets de toxicité embryonnaire et fœtale de la ticlopidine (voir Toxicologie de la reproduction et du développement). Il n’existe aucune donnée concernant les effets de la ticlopidine sur le risque tératogène chez l’être humain. Informer les patients du risque pour le fœtus. La ticlopidine ne doit être administrée pendant la grossesse que si les bienfaits potentiels du traitement l’emportent sur les risques pour le fœtus.
Fonction respiratoire
Quelques cas d’événements hémorragiques plus graves, tels qu’un hémothorax, ont été rapportés chez des sujets sous chlorhydrate de ticlopidine. De rares cas de pneumonite allergique ont été signalés, et la relation avec la ticlopidine est incertaine (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques).
Peau
Le chlorhydrate de ticlopidine a été associé aux éruptions maculopapuleuses ou urticariennes (souvent accompagnées de prurit). Les éruptions cutanées surviennent généralement au cours des 3 premiers mois de traitement, leur moyenne d’apparition étant de 11 jours. Si le médicament est interrompu, l’éruption devrait se résorber au bout de quelques jours. Bon nombre d’éruptions ne se manifestent pas à nouveau lors de la reprise du médicament. De rares cas d’éruptions cutanées plus graves ont été signalés (voir 8.2 Effets indésirables observés au cours des essais cliniques). Des cas de syndrome de Stevens-Johnson (SJS) ont aussi été signalés, quoique rarement (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’innocuité du chlorhydrate de ticlopidine pendant la grossesse n’a pas été établie. C’est pourquoi ce médicament ne doit pas être administré aux patientes enceintes.
7.1.2 Femmes qui allaitent
On ignore si TICLOPIDINE (chlorhydrate de ticlopidine) est excrété dans le lait maternel. La prudence est de mise, car de nombreux médicaments peuvent être excrétés dans le lait maternel.
7.1.3 Enfants
N’ayant aucune donnée à sa disposition, Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants.
7.1.4 Personnes âgées
N’ayant aucune donnée à sa disposition, Santé Canada n’a pas autorisé une indication de ce médicament chez les personnes âgées.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
La plupart des effets indésirables observés au cours des essais cliniques sont légers, mais 21 % des patients ont interrompu le traitement en raison d’un effet indésirable, principalement une diarrhée, une éruption cutanée, des nausées, des vomissements, des douleurs gastro-intestinales et une neutropénie. La plupart des effets indésirables surviennent au début du traitement, mais une nouvelle apparition des effets indésirables peut survenir après plusieurs mois. Des réactions hématologiques indésirables graves ont été signalées (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », Hématologie).
8.2 Effets indésirables observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux d’effets indésirables observés peuvent ne pas refléter les taux obtenus en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables tirés d’essais cliniques s’avèrent utiles pour la détermination et l’approximation des taux d’effets indésirables du médicament en situation réelle.
La plupart des effets indésirables de TICLOPIDINE (chlorhydrate de ticlopidine) sont passagers et d’intensité légère, et ils surviennent tôt durant le traitement. Dans le cadre d’essais cliniques, environ 2,4 % des patients traités par la ticlopidine ont présenté une neutropénie (définie comme le nombre absolu de polynucléaires neutrophiles [NAPN] inférieur à 1,2 x 10⁹ cellules/L). L’incidence de neutropénie grave (NAPN < 0,45 x 10⁹ cellules/L) était de 0,8 %. Lors d’essais cliniques contrôlés d’une durée de 1 à 5 ans, 20,9 % des patients ont dû interrompre le traitement par le chlorhydrate de ticlopidine en raison d’au moins un effet indésirable. Dans ces mêmes essais, l’AAS et le placebo ont respectivement entraîné l’interruption chez 14,5 % et 6,7 % des patients. Les taux d’incidence des effets indésirables énumérés dans le tableau suivant proviennent d’essais multicentriques et contrôlés, qui visent à comparer le chlorhydrate de ticlopidine, le placebo et l’AAS au cours d’une période d’étude allant jusqu’à 5 ans. Les taux reposent sur les effets indésirables considérés par l’investigateur comme étant possiblement attribuables au médicament. Le tableau suivant présente les effets indésirables qui se sont produits chez plus d’un pour cent des patients sous chlorhydrate de ticlopidine au cours des essais cliniques contrôlés.
Tableau 2. Effets indésirables dont l’incidence était ≥ 1 %
| Chlorhydrate de | AAS | Placebo n = 536 Incidence (% de patients ayant abandonné les essais cliniques en raison d’un événement) | |||||
| ticlopidine | n = 1 527 | ||||||
| n = 2 048 | Incidence (% de | ||||||
| Incidence (% de patients | patients ayant | ||||||
| ayant abandonné les | abandonné les essais | ||||||
| essais cliniques en raison | cliniques en raison | ||||||
| d’un événement) | d’un événement) | ||||||
Affections hématologiques et du système lymphatique Neutropénie | 2,4 (1,3) | 0,8 (0,1) | 1,4 (0,4) | ||||
Troubles gastro-intestinaux Diarrhée Nausées Dyspepsie Douleur GI Vomissements Flatulences Anorexie | 12,5 (6,3) 7,0 (2,6) 7,0 (1,1) 3,7 (1,9) 1,9 (1,4) 1,5 (0,1) 1,0 (0,4) | 5,2 (1,8) 6,2 (1,9) 9,0 (2,0) 5,6 (2,7) 1,4 (0,9) 1,4 (0,3) 0,5 (0,4) | 4,5 (1,7) 1,7 (0,9) 0,9 (0,2) 1,3 (0,4) 0,9 (0,4) 0,0 (0,0) 0,0 (0,0) | ||||
Troubles du système nerveux Étourdissements | 1,1 (0,4) | 0,5 (0,4) | 0,0 (0,0) | ||||
Troubles de la peau et des tissus sous-cutanés Éruption cutanée Purpura Prurit | 5,1 (3,4) 2,2 (0,2) 1,3 (0,8) | 1,5 (0,8) 1,6 (0,1) 0,3 (0,1) | 0,6 (0,9) 0,0 (0,0) 0,0 (0,0) | ||||
8.3 Effets indésirables moins fréquents observés au cours des essais cliniques
Hématologie
Le chlorhydrate de ticlopidine a été associé à plusieurs complications hémorragiques telles que les ecchymoses, l’hémorragie gastro-intestinale et l’hémorragie postopératoire. L’hémorragie intracérébrale était rare dans les essais cliniques avec le chlorhydrate de ticlopidine et n’était pas plus fréquente qu’avec les agents de comparaison (AAS, placebo).
Lors d’essais cliniques, on a observé une thrombopénie (définie comme une numération plaquettaire < 0,8 x 10¹¹ cellules/L) chez 0,4 % des patients traités par la ticlopidine. L’incidence de thrombopénie chez les patients sous AAS ou placebo était de 0,3 % ou 0,4 %, respectivement.
Les événements suivants sont survenus dans de rares cas, et leur relation avec le chlorhydrate de ticlopidine est incertaine :
Affections hématologiques et du système lymphatique : pancytopénie, anémie hémolytique avec réticulocytose, purpura thrombotique thrombocytopénique.
Troubles gastro-intestinaux : colite, ulcère gastro-duodénal.
Troubles généraux et réactions au point d’administration : œdème de Quincke, fièvre.
Troubles hépatobiliaires : jaunisse, hépatite, jaunisse cholestatique, nécrose hépatique, jaunisse hépatocellulaire.
Troubles du système immunitaire : maladie sérique.
Infections et infestations : septicémie.
Lésions, intoxications et complications liées aux interventions : augmentation des saignements (spontanés, post-traumatiques ou postopératoires).
Troubles du métabolisme et de la nutrition : hyponatrémie.
Troubles musculo-squelettiques et des tissus conjonctifs : arthropathie, lupus systémique (ANA positif), myosite.
Troubles du système nerveux : neuropathie périphérique.
Troubles rénaux et urinaires : syndrome néphrotique, insuffisance rénale.
Troubles respiratoires, thoraciques et médiastinaux : pneumonite allergique.
Troubles de la peau et des tissus sous-cutanés : syndrome de Stevens-Johnson, érythème polymorphe.
Troubles vasculaires : vascularite.
8.4 Anomalies des résultats aux épreuves de laboratoire : données hématologiques, chimie clinique et autres données quantitatives
Résultats des essais cliniques
Effets hématologiques : L’agranulocytose, l’éosinophilie, la neutropénie, la pancytopénie, la thrombopénie et la thrombocytose ont été associées à l’administration de chlorhydrate de ticlopidine (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »).
Fonction hépatique : Le traitement par le chlorhydrate de ticlopidine a été associé à des élévations de phosphatase alcaline (voir Fonction hépatique/biliaire/pancréatique). Les variations les plus importantes se manifestent au cours des 4 premiers mois de traitement. Aucune augmentation progressive n’a été observée dans le cadre d’un traitement continu. À l’occasion, les patients ont présenté des déviations quant aux taux de bilirubine, d’ALT, d’ALT et de GGT.
La plupart des patients sous chlorhydrate de ticlopidine ont présenté une augmentation des valeurs du taux de phosphatase alcaline par rapport aux valeurs initiales; chez un tiers d’entre eux, cette augmentation dépassait la marge supérieure des valeurs de référence. Chez 6 % des patients, la valeur était plus élevée que deux fois la marge supérieure des valeurs de référence. Ces augmentations du taux de phosphatase alcaline étaient non progressives et asymptomatiques. Lors d’essais cliniques, on a observé deux cas (0,1 %) d’ictère cholestatique, accompagnés de taux élevés de transaminases et de phosphatase alcaline, ainsi qu’un taux de bilirubine supérieur à 43* 10-6 micromole/L. Les deux patients se sont rapidement rétablis lorsque le médicament a été interrompu.
Métabolisme : Le traitement prolongé par le chlorhydrate de ticlopidine a été associé à une augmentation du cholestérol et des triglycérides sériques. Les concentrations sériques des cholestérols HDL, LDL, VLDL, ainsi que des triglycérides ont augmenté de 8 à 10 % après 1 à 4 mois de traitement. Aucune augmentation progressive n’a été observée dans le cadre d’un traitement continu. Les ratios des sous-fractions des lipoprotéines sont demeurés inchangés. Il n’y a aucune corrélation entre cet effet et l’âge, le sexe, la consommation d’alcool ou le diabète.
8.5 Effets indésirables observés après la mise en marché
Un cas de surdosage délibéré avec le chlorhydrate de ticlopidine a été signalé dans un programme de pharmacovigilance à l’étranger. Un homme de 38 ans a pris une dose unique de 6 000 mg de chlorhydrate de ticlopidine (l’équivalent de 24 comprimés standard à 250 mg). Les seules anomalies rapportées ont été une augmentation du temps de saignement et une élévation des taux d’ALT. Aucun traitement en particulier n’a été instauré, et le patient s’est rétabli sans séquelles. D’après les études sur les animaux, le surdosage peut donner lieu à une intolérance gastro-intestinale grave. Dans le cas d’une hémorragie grave à la suite d’une blessure ou d’une opération, des mesures d’appoint standard doivent être prises au besoin, y compris un lavage gastrique, une transfusion de plaquettes et l’utilisation de corticostéroïdes.
Le PTT n’a pas été observé pendant les essais cliniques, mais plusieurs cas (dont certains se sont soldés par un décès) ont été signalés spontanément à ce jour dans le cadre de la pharmacovigilance réalisée à l’échelle mondiale. L’incidence estimée de PTT associée à l’utilisation de la ticlopidine pour la prévention des AVC et pour la prévention de thromboses après la pose d’une endoprothèse coronaire est estimée à un cas sur 1 600 à 5 000 patients traités (0,06 % à 0,02 %), tandis que dans la population générale, on estime que le PTT survient à une fréquence de 3,7 cas par année par million de personnes (0,00037 %).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Puisque la ticlopidine est métabolisée par le foie, la posologie de TICLOPIDINE ou d’autres médicaments également métabolisés par le foie pourrait nécessiter un ajustement lors de l’instauration ou l’arrêt du traitement.
9.3 Interactions médicament-comportement
Il n’y a pas eu d’études adéquates et bien contrôlées concernant les interactions médicament-comportement.
9.4 Interactions médicament-médicament
Le tableau suivant présente les agents qui ont été administrés en concomitance avec le chlorhydrate de ticlopidine et les interactions observées, le cas échéant :
Tableau 3 : Interactions médicament-médicament établies ou potentielles
| Nom propre/ dénomination commune | Source de données probantes | Effet | Commentaire clinique |
Anti- inflammatoires non stéroïdiens (AINS), y compris l’acide acétylsalicylique (AAS) | La ticlopidine potentialise l’effet de l’AAS ou des AINS sur l’agrégation plaquettaire. | L’innocuité de l’utilisation de la ticlopidine avec l’AAS ou les AINS n’a pas été établie. | |
Antipyrine et produits métabolisés par les enzymes microsomales hépatiques | Augmentation de 30 % de la t1/2 de l’antipyrine. | On doit ajuster les doses des produits métabolisés par les enzymes microsomales hépatiques lorsqu’on amorce ou qu’on interrompt un traitement concomitant par le chlorhydrate de ticlopidine. | |
| Théophylline | La t½ de la théophylline est passée de 8,6 à 12,2 heures et a été accompagnée d’une réduction comparable quant à sa clairance plasmatique totale. | ||
| Digoxine | Réduction d’environ 15 % des concentrations plasmatiques de digoxine. | Peu ou pas de changement attendu dans l’efficacité de la digoxine. | |
| Cimétidine | L’administration prolongée de cimétidine a provoqué une réduction de 50 % dans la clairance d’une seule dose de chlorhydrate de ticlopidine. | ||
| Antiacides | Réduction de 20 % des concentrations plasmatiques de ticlopidine lorsqu’elle a été administrée après l’utilisation des antiacides. | ||
| Phénobarbital | Aucune interaction signalée. | ||
| Anticoagulants | La tolérance et l’innocuité d’une administration en concomitance avec le chlorhydrate de ticlopidine n’ont pas été établies. | Les anticoagulants doivent être évités. |
| Nom propre/ dénomination commune | Source de données probantes | Effet | Commentaire clinique |
| Bêtabloquants | Aucune étude particulière n’a été menée sur les interactions. Toutefois, lors d’études cliniques, le chlorhydrate de ticlopidine a été administré en concomitance avec des bêtabloquants sans aucun signe d’interactions indésirables cliniquement significatives. | Aucun signe d’interactions indésirables cliniquement significatives. | |
| Bloqueurs des canaux calciques | Aucune étude particulière n’a été menée sur les interactions. Toutefois, lors d’études cliniques, le chlorhydrate de ticlopidine a été administré en concomitance avec des inhibiteurs calciques sans aucun signe d’interactions indésirables cliniquement significatives. | Aucun signe d’interactions indésirables cliniquement significatives. | |
| Diurétiques | Aucune étude particulière n’a été menée sur les interactions. Toutefois, lors d’études cliniques, le chlorhydrate de ticlopidine a été administré en concomitance avec des diurétiques sans aucun signe d’interactions indésirables cliniquement significatives. | Aucun signe d’interactions indésirables cliniquement significatives. | |
| Antiplaquettaires | Augmentation du risque hémorragique en raison de l’association d’une activité anticoagulante et/ou antiagrégante plaquettaire. | Si de tels médicaments sont nécessaires, une étroite surveillance clinique et en laboratoire est requise. | |
| Phénytoïne | De rares cas d’augmentation des taux de phénytoïne et de toxicité de la phénytoïne ont été signalés lorsque la ticlopidine est coprescrite. | Il convient d’être prudent lorsque ce médicament est administré en concomitance avec la ticlopidine, et il peut être utile de mesurer à nouveau les concentrations sanguines de phénytoïne. | |
| Cyclosporine | Dans de très rares cas, une diminution des concentrations sanguines de cyclosporine a été signalée. | Les concentrations sanguines de cyclosporine doivent être surveillées lorsque ce médicament est administré en concomitance avec la ticlopidine. |
9.5 Interactions médicament-aliment
Il faut prendre la ticlopidine avec les repas afin de minimiser l’intolérance gastro-intestinale. 9.6 Interactions médicament-herbe médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
9.7 Interactions médicament-épreuve de laboratoire
Les interactions avec des épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La ticlopidine est un inhibiteur de l’agrégation plaquettaire. Elle provoque une inhibition de l’agrégation plaquettaire proportionnelle au temps et à la dose, une libération de facteurs plaquettaires, ainsi qu’une prolongation du temps de saignement. Le médicament ne présente aucune activité significative in vitro. Le mode d’action précis n’est pas entièrement expliqué, mais n’implique aucune inhibition des parcours prostacycline/thromboxane ou des AMP cycliques (AMPc) des plaquettes. La ticlopidine interfère avec la fonction de la membrane plaquettaire en inhibant la liaison fibrinogène-plaquette provoquée par l’ADP et les interactions plaquette-plaquette qui s’ensuivent. L’effet de la ticlopidine sur la fonction plaquettaire est irréversible. Le temps de saignement normal est généralement prolongé de deux à cinq fois les valeurs initiales avec la dose thérapeutique du chlorhydrate de ticlopidine. Lorsqu’on cesse l’administration de chlorhydrate de ticlopidine, le temps de saignement et les autres tests de la fonction plaquettaire reviennent à la normale dans la semaine qui suit pour la majorité des patients.
La ticlopidine n’inhibe pas le système d’enzymes de la cyclooxygénase. Des élévations légères mais considérables de l’AMPc ont été observées dans les plaquettes provenant d’animaux et d’humains traités par le chlorhydrate de ticlopidine. Toutefois, l’absence d’un effet inhibiteur de l’adénylate cyclase sur l’inhibition par la ticlopidine sème le doute quant à la pertinence de l’élévation de l’AMPc par rapport au mode d’action de la ticlopidine. Selon les données ci-dessus, la ticlopidine n’agit pas par le biais de la prostaglandine ou les voies dépendantes de l’AMPc. Il existe, cependant, des données probantes qui montrent l’action inhibitrice de la ticlopidine sur les voies de l’agrégation plaquettaire médiées par l’ADP. Le taux initial de l’agrégation induite par l’ADP est indépendant non seulement des produits libérés à partir des granules de plaquette, mais des produits de la voie plaquettaire cyclooxygénase. Le traitement par le chlorhydrate de ticlopidine auprès de volontaires humains donne lieu à l’inhibition du taux d’agrégation induite par l’ADP. Une autre action de l’ADP est de favoriser la liaison des fibrinogènes aux récepteurs spécifiques sur la membrane plaquettaire, qui est nécessaire à l’adhérence plaquette-plaquette pendant l’agrégation. La ticlopidine inhibe la liaison des fibrinogènes aux plaquettes humaines stimulée par l’ADP, ce qui montre davantage l’action inhibitrice de la ticlopidine sur les mécanismes médiés par l’ADP.
L’observation voulant que le chlorhydrate de ticlopidine soit essentiellement inactif (lorsqu’il est ajouté directement aux suspensions de plaquettes) laisse penser que l’activité inhibitrice de plaquettes exercée par la ticlopidine est médiée par un métabolite. Toutefois, l’inhibition de l’agrégation plaquettaire ne semble pas être médiée par les métabolites circulant dans le plasma. L’ajout de plasma (provenant d’animaux ou d’êtres humains sous chlorhydrate de ticlopidine) à des plaquettes (provenant de personnes non traitées) n’inhibe pas l’agrégation plaquettaire, ce qui indique que les taux circulants de ticlopidine ou de ses métabolites n’inhibent pas directement l’agrégation plaquettaire. Le 2-hydroxy ticlopidine (2-HT) est le seul métabolite identifié de la ticlopidine qui inhibe fortement l’agrégation plaquettaire après l’administration orale du médicament. Le 2-HT, cependant, est aussi relativement inactif in vitro contre les plaquettes et n’a pas été détecté (< 0,05 g/mL) dans le plasma des rats, des souris, des singes rhésus, des babouins ou des êtres humains ayant reçu des doses de chlorhydrate de ticlopidine par voie orale. Le métabolisme de la ticlopidine en 2-HT peut représenter une étape initiale qui donne lieu à la formation d’un métabolite actif. Bien que plusieurs études aient examiné les effets d’agents qui altèrent la métabolisation du médicament sur l’activité inhibitrice de plaquettes exercée par la ticlopidine, les résultats de ces études sont équivoques. Le rôle que joue la métabolisation de la ticlopidine dans le développement de l’inhibition de l’agrégation plaquettaire demeure incertain, mais il est peu probable qu’il soit attribuable à un métabolite circulant.
D’après ce qui précède, certaines caractéristiques du mécanisme d’action de la ticlopidine ont été établies (tableau 4).
Tableau 4
Caractéristiques du mécanisme d’action de la ticlopidine
- N’est pas un inhibiteur de la cyclooxygénase (aucune inhibition de la formation de PG12).
- N’est pas un inhibiteur de la phosphodiestérase.
- Son action ne dépend pas de l’élévation de l’AMPc.
- Son action ne dépend pas de la formation de prostaglandine.
- Son action est irréversible pour la vie de la plaquette.
- Aucun métabolite n’a été signalé comme étant directement responsable de l’action de la ticlopidine.
- Inhibe la liaison des fibrinogènes.
- Les données probantes laissent penser que la ticlopidine inhibe principalement les effets de l’ADP.
Même si le mécanisme par lequel la ticlopidine inhibe la voie médiée par l’ADP pour l’agrégation plaquettaire n’est pas encore élucidé, il est clair, d’après les données probantes, que la ticlopidine exerce son inhibition de l’agrégation plaquettaire induite par divers stimulants en inhibant la composante ADP de la voie d’agrégation. La ticlopidine est donc un antiplaquettaire doté d’un mode d’action distinct de celui des autres agents antithrombotiques.
10.2 Pharmacodynamie
Pharmacologie primaire
À la dose thérapeutique, l’agrégation plaquettaire induite par l’ADP est inhibée de 50 à 70 %. De plus faibles doses quotidiennes, soit de 375 mg et de 250 mg, inhibent l’agrégation plaquettaire de 30 à 60 % et de 25 à 50 %, respectivement.
- 1)
Études ex vivo/in vivo
L’administration du chlorhydrate de ticlopidine à des animaux intacts entraîne l’inhibition de l’agrégation plaquettaire en fonction de la dose et du temps. Pour l’agrégation ex vivo induite par l’ADP, les valeurs de la DI50 étaient de moins de 50 mg/kg avec le chlorhydrate de ticlopidine chez l’être humain (DI50 = dose de chlorhydrate de ticlopidine nécessaire pour produire une inhibition de 50 % de l’agrégation plaquettaire ex vivo induite par l’ADP). Ces données sont présentées au tableau 5 ci-dessous :
| Tableau 5 Comparaison des effets inhibiteurs du chlorhydrate de ticlopidine sur l’agrégation plaquettaire | ||||
| Espèce | DI50 (mg/kg) | Voie d’administration | Durée du traitement | Inducteur |
| Homme | < 10 | p.o. | 5-8 jours | ADP |
Le chlorhydrate de ticlopidine est efficace, qu’il soit administré par voie orale, intraveineuse ou sous-cutanée. La ticlopidine inhibe l’agrégation stimulée par une multitude d’inducteurs. L’inhibition de l’agrégation ex vivo survient à des concentrations plasmatiques de ticlopidine beaucoup plus basses que celles nécessaires à l’inhibition in vitro. Les effets inhibiteurs de la ticlopidine sont de longue durée (> 24 heures). Afin de rétablir rapidement l’agrégation, l’administration de plaquettes normales est requise.
- 2)
Études in vitro
Des études in vitro ont montré que la ticlopidine est un inhibiteur relativement faible de l’agrégation plaquettaire, indépendamment de l’espèce dont on utilise le plasma riche en plaquettes (PRP). Les concentrations requises pour l’inhibition de l’agrégation in vitro sont plusieurs centaines de fois plus élevées que les concentrations plasmatiques maximales trouvées in vivo. Quand le chlorhydrate de ticlopidine a été analysé dans le PRP des êtres humains, les valeurs de la CI50 pour l’inhibition de l’agrégation induite par l’ADP étaient d’environ 1 mM, tandis que les concentrations de ticlopidine dans le plasma après l’administration des doses thérapeutiques (250 mg 2 f.p.j.) se situent dans la fourchette de 1 à 5 M.
- 3)
Modèles de thrombose
La ticlopidine inhibe la formation de thrombus dans plusieurs modèles de thrombose in vivo, qui sont considérés comme étant dépendants des plaquettes (tableau 6). Chez le rat, des doses orales uniques de chlorhydrate de ticlopidine aussi faibles que 5 mg/kg inhibent la formation de thrombus dans un shunt atrioventriculaire, tandis que l’acide acétylsalicylique (AAS), même à des doses aussi fortes que 300 mg/kg, ne réussit pas à inhiber la thrombose dans ce modèle.
Le chlorhydrate de ticlopidine, administré pendant trois jours, inhibe la formation de thrombus induite par l’insertion d’attaches dentaires dans la veine cave inférieure, par la ligature de la veine cave et par l’insertion d’un fil de soie dans un shunt entre la carotide et la jugulaire. Chez les lapins traités par le chlorhydrate de ticlopidine, la formation de thrombus est inhibée dans un shunt extracorporel en verre entre l’aorte dorsale et la veine cave inférieure. Lorsque la ticlopidine est administrée aux chiens, elle prévient la formation du thrombus pendant la dialyse et réduit la formation de thrombus après la stimulation électrique de la veine fémorale. Une thrombose chez des chiens auxquels on aurait implanté des prothèses Gore-Tex est réduite au moyen d’un traitement antérieur par le chlorhydrate de ticlopidine administré aux animaux.
Tableau 6 Chlorhydrate de ticlopidine : Dose efficace minimale (DEM) Effets in vivo : Modèles de stimulation plaquettaire et de thrombose | |||||
| Espèce | DEM (mg/kg) | Voie d’admin. | Nbre de doses | Inducteur | Paramètre |
| Souris | < 30 < 100 30 | i.v. p.o. p.o. | Unique Unique Unique | ADP ADP Collagène | Mortalité Mortalité Mortalité |
| Rat | < 125 ~ 100 100 200 200 ~ 25 50 3 10 200 5 < 100 150 | p.o. p.o. p.o. p.o. p.o. i.v. p.o. p.o. p.o. p.o. p.o. p.o. p.o. | Unique Unique 4 jours 4 jours 4 jours Unique Unique Unique 7 jours 3 jours Unique 3 jours 3 jours | ADP Collagène Collagène Liquoid Endotoxine Acide lactique Acide lactique Laurate APN Attache Shunt AV Fil de soie Ligature de la veine cave | Mortalité Nbre de plaquettes Thrombus dans les poumons Nbre de plaquettes Nbre de plaquettes Thrombus dans les poumons Thrombus dans les poumons Gangrène Survie plaquettaire Thrombus Thrombus Thrombus Thrombus |
| Cobayes | 100 | p.o. | 3 jours | ADP | Nbre de plaquettes |
| Lapin | 50 | i.v. | Unique | Laurate | Nbre de plaquettes |
| 200 100 | p.o. p.o. | Unique 5 jours | IIa/EPI Shunt en verre | Thrombus dans les poumons Thrombus | |
| Chien | 100 83 100 | p.o. p.o. p.o. | Unique Unique 3 jours avant | Dialyseur Dommage électrique Prothèses Gore-Tex | Chute de pression Thrombus Perméabilité des prothèses |
| Babouin | 100 25 | p.o. p.o. | 4 jours avant 3 jours avant | Dommage électrique Shunt AV | Morphologie du thrombus Survie plaquettaire |
Ainsi, la ticlopidine est efficace pour réduire ou prévenir la thrombose chez des rats, des lapins, des chiens et des babouins dans plusieurs modèles différents. L’efficacité de la ticlopidine dans ces modèles de thrombose appuie le concept selon lequel le composé est utile pour traiter les troubles thrombotiques chez les êtres humains.
- 4)
Survie plaquettaire
Lorsqu’on administre du bêta-aminopropionitrile à des rats, la demi-vie plaquettaire est réduite. Le traitement oral par le chlorhydrate de ticlopidine à 10 mg/kg/jour pendant 7 jours normalise la demi-vie plaquettaire dans ce modèle. La ticlopidine, administrée à 25 mg/kg par voie orale, a complètement normalisé la survie plaquettaire chez les babouins pourvus d’une canule AV après 3 jours de traitement. Le chlorhydrate de ticlopidine a donc permis de réduire la consommation améliorée de plaquettes générée dans ces modèles.
- 5)
Rétention et adhérence des plaquettes
L’adhérence des plaquettes joue un rôle important dans l’apparition d’une thrombose et d’une athérosclérose. Le traitement des animaux et des êtres humains par le chlorhydrate de ticlopidine a entraîné l’inhibition de la rétention plaquettaire aux billes de verre. Les plaquettes des lapins traités par le chlorhydrate de ticlopidine affichaient une adhérence réduite à une matrice subcellulaire à partir de cellules endothéliales cultivées. Lorsque les carotides dé-endothélialisées des rats auxquels on a administré du chlorhydrate de ticlopidine ont été comparées aux artères dé-endothélialisées des animaux témoins, on a observé une réduction d’environ 50 % de l’adhérence des plaquettes à la carotide dé-endothélialisée; cet effet a été associé à une réduction de 50 % de la prolifération myointimale.
- 6)
Modèles d’athérosclérose
Le chlorhydrate de ticlopidine a été testé sur deux modèles d’angioplastie chez des lapins, et les résultats ont été mixtes. Aucune différence associée à l’hyperplasie de l’intima n’a été observée entre les témoins et les lapins Dutch-Belted sous chlorhydrate de ticlopidine (50 mg/kg/jour par voie orale) pendant 14 jours après que les animaux ont subi des lésions endothéliales aux artères iliaques induits par un ballonnet. Toutefois, quand les cellules endothéliales de l’aorte ont été éliminées par cathétérisme au moyen d’un ballonnet chez des lapins de la Nouvelle-Zélande, 30 et 60 jours après le gonflement des ballonnets, les animaux sous chlorhydrate de ticlopidine (50 mg/kg/jour par voie orale) ont présenté respectivement une réduction de 46 % et de 32 % de la prolifération dans l’intima, comparativement aux témoins.
- 7)
Coagulation, fibrinolyse et temps de saignement
La ticlopidine n’a aucun effet sur le système de coagulation ou sur le système fibrinolytique classiques. L’analyse de plusieurs expériences indique également que la ticlopidine n’a aucun effet sur la disponibilité du facteur plaquettaire 3 (FP3). Cependant, quand la coagulation est induite par des pièces d’aorte provenant de rats sous chlorhydrate de ticlopidine, il y a prolongation du temps de coagulation, qui est observée seulement en présence de plaquettes. Comme on s’y attendrait d’un agent qui inhibe l’agrégation plaquettaire, une prolongation du temps de saignement est observée chez plusieurs modèles animaux, ainsi que chez l’être humain.
- 8)
Propriétés physiques du sang
Chez le rat, la ticlopidine a réduit la viscosité du sang (à des doses de 200 mg/kg) dans diverses conditions de cisaillement et a augmenté la déformabilité des érythrocytes (à des doses de 30 ou 300 mg/kg).
- 9)
Liaison des fibrinogènes
Les fibrinogènes sont nécessaires au fonctionnement normal des plaquettes humaines in vivo et in vitro. Les fibrinogènes se lient aux plaquettes quand celles-ci sont stimulées. On a établi que la liaison des molécules de fibrinogène à la plaquette, résultant de la stimulation plaquettaire, participe directement à la réponse d’agrégation plaquettaire. Le principal médiateur de la liaison des fibrinogènes aux plaquettes est l’ADP. Des études de la ticlopidine et de plusieurs autres inhibiteurs de l’agrégation plaquettaire portant sur la liaison des fibrinogènes ont révélé que la ticlopidine présente des effets uniques.
Ni l’acide acétylsalicylique (AAS) ni les prostaglandines, PG12 et PGE1, lorsqu’ils sont ajoutés au plasma riche en plaquettes (PRP), n’inhibent la liaison des fibrinogènes. Lorsqu’il est ajouté in vitro, le chlorhydrate de ticlopidine est également inactif. Cependant, après l’administration chez l’animal et chez l’être humain, la ticlopidine inhibe la liaison des fibrinogènes. Cette inhibition était irréversible pour la vie des plaquettes.
10.3 Pharmacocinétique
Bon nombre des données suivantes proviennent de patients plus âgés correspondant à l’âge des patients qui participent aux essais cliniques (âge moyen : 63 ans).
Absorption
Après l’administration de la dose thérapeutique du chlorhydrate de ticlopidine par voie orale, l’absorption est très rapide, et les concentrations plasmatiques atteignent leur pic environ deux heures après la prise. L’absorption est complète à au moins 80 %. L’administration de chlorhydrate de ticlopidine après les repas entraîne une augmentation (20 %) de la concentration de ticlopidine dans le plasma.
Distribution
La ticlopidine se fixe de façon réversible (98 %) aux protéines plasmatiques, principalement à l’albumine sérique et aux lipoprotéines de façon non saturable.
Environ 40 à 50 % des métabolites radioactifs qui circulent dans le plasma sont liés de façon covalente aux protéines plasmatiques.
Biotransformation
La ticlopidine est largement métabolisée par le foie; il n’y a aucune trace de ticlopidine inchangée dans les urines. La portion de ticlopidine qui n’a pas été métabolisée n’est qu’un composant mineur dans le plasma après une seule dose, mais à l’état d’équilibre, la ticlopidine devient le principal composant. Chez les patients atteints d’insuffisance hépatique, on observe des concentrations plasmatiques de ticlopidine inchangée plus élevées que la normale après l’administration d’une dose unique ou de doses répétées.
Élimination
Les concentrations plasmatiques de chlorhydrate de ticlopidine à l’état d’équilibre sont atteintes après environ 14 jours de traitement à raison de 250 mg 2 fois par jour. La demi-vie d’élimination terminale est de 4 à 5 jours. Cependant, il n’y a aucune corrélation entre l’agrégation plaquettaire et les concentrations plasmatiques du médicament. Après l’administration orale d’une dose de chlorhydrate de ticlopidine radioactif en solution, 60 % de la radioactivité a été retrouvée dans l’urine, et 23 % dans les selles.
Populations particulières et états pathologiques
- Enfants : N’ayant aucune donnée à sa disposition, Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants.
- Personnes âgées : N’ayant aucune donnée à sa disposition, Santé Canada n’a pas autorisé une indication de ce médicament chez les personnes âgées.
- Insuffisance hépatique : L’effet d’une fonction hépatique réduite sur la pharmacocinétique de la ticlopidine a été étudié chez 17 patients souffrant d’une cirrhose au stade avancé. La concentration plasmatique moyenne de chlorhydrate de ticlopidine chez ces sujets était légèrement plus élevée que celle observée chez des sujets normaux d’âge semblable.
- Insuffisance rénale : Des patients dont la fonction rénale était normale et ceux atteints d’insuffisance rénale légère ou modérée ont reçu 250 mg de ticlopidine deux fois par jour pendant 11 jours, afin qu’on puisse en étudier les effets pharmacocinétiques et les effets pharmacodynamiques sur les plaquettes. Les concentrations de ticlopidine inchangée ont été mesurées après l’administration d’une dose unique de 250 mg et après la prise de la dose finale de 250 mg au jour 11 chez les sujets dont la fonction rénale était normale (clairance de la créatinine [ClCr] = 80 à 150 mL/min), chez ceux atteints d’insuffisance rénale légère (ClCr = 50 à 80 mL/min) et chez ceux atteints d’insuffisance rénale modérée (ClCr = 20 à 50 mL/min). Il y a eu une tendance vers une augmentation des valeurs de l’ASC et une réduction de la clairance plasmatique lorsque la gravité de l’insuffisance rénale augmentait. Il n’y a eu aucune différence statistique quant à l’agrégation induite par l’ADP. Les temps de saignement ont été prolongés de façon importante uniquement dans le groupe de patients atteints d’insuffisance modérée.
11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT
Conserver le médicament à la température ambiante (15 °C à 30 °C), à l’abri de la lumière. Ne pas utiliser après la date de péremption indiquée sur l’emballage. Garder le produit hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a pas d’instructions particulières de manipulation pour ce produit.
 PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Chlorhydrate de ticlopidine
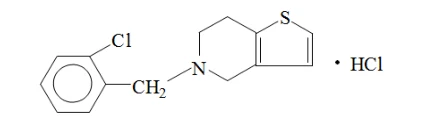
Nom chimique : 1) Chlorhydrate de 5-[(2-chlorophényl)méthyl]-4,5,6,7-tétrahydrothiéno[3,2-c]pyridine;
- 2) Chlorhydrate de 5-(o-chlorobenzyl)-4,5,6,7-tétrahydrothiéno-[3,2-c]pyridine.
Formule moléculaire et masse moléculaire : C14H14ClNS•HCl et 300,25 g/mol
Formule développée :
Propriétés physicochimiques : La ticlopidine est une poudre cristalline blanche ou presque blanche. Elle est très soluble dans le méthanol et l’eau, légèrement soluble dans le benzène et le chloroforme, et insoluble dans l’acétone. Le point de fusion du chlorhydrate de ticlopidine est de 206 °C à 212 °C.
Caractéristiques du produit :
En plus du chlorhydrate de ticlopidine, chaque comprimé contient les ingrédients non médicinaux suivants (par ordre alphabétique) : acide stéarique, cellulose microcristalline, cire de carnauba, croscarmellose sodique, dioxyde de titane, hydroxypropylméthylcellose et polyéthylèneglycol.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Réduction du risque d’AVC récurrents
Les données des essais cliniques sur lesquelles on s’est appuyé pour l’autorisation de l’indication initiale ne sont pas disponibles.
14.2 Études de biodisponibilité comparative
Une étude de biodisponibilité standard, à répartition aléatoire et avec permutation a été menée chez 20 hommes volontaires en bonne santé, afin d’évaluer la biodisponibilité relative des doses orales uniques (500 mg) de TICLOPIDINE en comprimés à 250 mg (fabriqué par AA Pharma Inc.) et de Ticlid® en comprimés (fabriqué par Hoffmann-La Roche Limitée). Les paramètres pharmacocinétiques moyens chez les 15 sujets ayant terminé l’étude sont présentés ci-dessous :
Tableau sommaire des données de biodisponibilité comparative (ticlopidine) (Une dose unique de 500 mg : 2 x 250 mg) – Données d’observation – Sujets nourris Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | Substance à l’étude1 | Substance de référence2 | Rapport des moyennes géométriques (%)3 | Intervalle de confiance à 90 % (%)3 |
| ASC0-72 (ng•h/mL) | 6 911,9 7 531,9 (44,2) | 6 761,5 7 502,5 (42,3) | 103,0 | 85,3 à 124,4 |
| ASCinf (ng•h/mL) | 7 346,7 7 972,5 (42,8) | 7 824,4 8 347,2 (35,6) | 92,9 | 85,6 à 100,9 |
| Cmax (ng/mL) | 1 806,2 1 977,4 (41,9) | 1 711,3 1 872,8 (39,5) | 105,9 | 80,9 à 138,5 |
| Tmax4 (h) | 2,25 (41,7) | 2,44 (32,3) | Sans objet | Sans objet |
| t1/24 (h) | 22,5 (29,3) | 23,1 (31,6) | Sans objet | Sans objet |
1 Ticlopidine (chlorhydrate de ticlopidine) en comprimés à 250 mg (AA Pharma Inc.) 2 Les comprimés Ticlid® (chlorhydrate de ticlopidine) à 250 mg (Hoffmann-La Roche Limitée) ont été achetés au Canada. 3 D’après l’estimation des moindres carrés. 4 Moyennes arithmétiques (CV en %). | ||||
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
À la dose thérapeutique habituelle, le chlorhydrate de ticlopidine n’a aucun effet pharmacologique significatif connu chez l’homme autre que l’inhibition de la fonction plaquettaire. La ticlopidine n’a aucun effet appréciable sur le SNC des souris ou des rats. Elle n’affecte pas le comportement de la souris ni ne modifie la stéréotypie ou la consommation alimentaire chez le rat. La ticlopidine est inactive chez les modèles animaux d’inflammation qui détectent l’activité cyclooxygénase, comme il a été mis en évidence par le manque d’inhibition de cyclooxygénase dans les plaquettes. La ticlopidine n’a aucun effet connu sur la fonction immunologique des modèles animaux et ne présente aucune activité de dépistage antiviral. La ticlopidine n’inhibe pas les cellules tumorales en culture, mais elle a tout de même occasionnellement montré une capacité à réduire les métastases induites par l’injection de cellules tumorales chez les souris et les rats modèles. En revanche, la ticlopidine prolonge le temps de rejet suraigu d’une hétérogreffe rénale chez les lapins comme chez les chats. La ticlopidine produit des chutes de la tension artérielle moyenne d’une durée de moins de 5 minutes après l’administration intraveineuse à des rats anesthésiés; ces chutes sont rapides, transitoires et liées à la dose. Après l’administration orale de chlorhydrate de ticlopidine à des rats spontanément hypertendus, on observe des chutes de la tension artérielle systolique qui durent plus de 24 heures et qui ne sont pas liées à la dose. L’administration de chlorhydrate de ticlopidine par voie intracoronarienne dans la préparation de cœur de chien selon Langendorff entraîne des augmentations du débit sanguin coronarien liées à la dose, sans augmenter la fréquence cardiaque ou la consommation d’oxygène myocardique. Chez le chien anesthésié avec thorax ouvert, le chlorhydrate de ticlopidine administré par voie intraveineuse produit des chutes de la tension artérielle moyenne qui sont rapides et non liées à la dose, ainsi que des augmentations du débit sanguin aortique d’une durée de 0,5 à 1,0 minute. À la dose la plus élevée, le débit sanguin coronarien augmente pendant plus de 15 minutes. Chez des chiens avec intubation trachéale qui respirent spontanément, le chlorhydrate de ticlopidine administré par voie intraveineuse produit rapidement des augmentations de la fréquence respiratoire qui sont liées à la dose et qui n’ont aucun effet sur la profondeur de la respiration. Des chutes de la tension artérielle moyenne non liées à la dose sont accompagnées d’augmentations légères, mais importantes de la fréquence cardiaque. On a observé des augmentations de courte durée du débit sanguin au niveau des artères rénales et fémorales. On n’a signalé aucune dépression cardiaque et ni aucun changement à l’ECG.
Chez les rats, la diarrhée est observée à des doses produisant des réponses d’inhibition plaquettaire. La ticlopidine réduit l’ulcération et les saignements gastriques qui sont survenus après que les rats ont été soumis au stress d’immobilisation dans le froid. À forte dose orale (500 mg/kg), la ticlopidine augmente considérablement la glycémie chez le rat. Aucune variation de la glycémie n’est observée après l’administration prolongée d’une dose plus faible (200 mg/kg/jour pendant 6 semaines). La ticlopidine, après l’administration de doses uniques, inhibe de façon compétitive les enzymes hépatiques qui métabolisent les médicaments, mais elle induit les cytochromes P450 et b5 après son administration prolongée aux rats et aux souris. Les effets de la ticlopidine sur la perte du réflexe de redressement provoquée par des barbituriques et la prolongation du sommeil concordaient avec les effets observés sur les enzymes hépatiques qui métabolisent les médicaments.
Le rôle possible de la ticlopidine dans l’induction des enzymes métabolisantes chez l’être humain est toujours à l’étude.
Toxicologie générale
Des études de toxicité préclinique ont été menées sur le chlorhydrate de ticlopidine dans le but d’évaluer les effets systémiques, reproductifs, cancérogènes, immunogènes et génotoxiques de la ticlopidine.
Toxicité aiguë
Les valeurs estimées de la DL50 orale de la ticlopidine chez la souris sont de 850 mg/kg (mâle) et 600 mg/kg (femelle). Les valeurs estimées de la DL50 orale de la ticlopidine chez le rat sont de 1 780 mg/kg (mâle) et 1 800 mg/kg (femelle). Chez les rats, ces doses sont environ 35 fois supérieures à la dose maximale recommandée chez l’être humain (DMRH) de 500 mg/jour (en supposant un poids corporel de 60 kg); chez la souris, les doses sont environ 6 fois la DMRH.
Toxicité subchronique
Rats : Dans des études de 4 semaines, des doses orales de 0, 40, 150, 600 et 1 000 mg/kg/jour ont été administrées; à la dose la plus élevée, des décès ont été constatés; à 600 mg/kg/jour, on a observé un dépôt d’hémosidérine dans la rate, une hypertrophie centrolobulaire avec matériel éosinophile dans les hépatocytes, des gouttelettes acidophiles dans les cellules tubulaires proximales et une légère diminution des thymocytes dans le cortex thymique. La dose de 150 mg/kg/jour s’est avérée non toxique; elle était environ 2,9 fois la DMRH en mg/m2.
À une dose orale de 200 mg/kg/jour, on a observé chez les femelles une légère augmentation du cholestérol sanguin et une diminution des triglycérides hépatiques, ainsi qu’une augmentation des poids du foie et des surrénales dans une étude de 6 semaines. La dose non toxique était de 50 mg/kg/jour, soit environ 0,97 fois la DMRH en mg/m2.
Chiens : À une dose orale de 100 mg/kg/jour, aucune modification liée au traitement n’a été observée quant à l’état clinique, à l’ECG, à l’hématologie et à la biochimie sanguine. Cette dose est environ 6,5 fois la DMRH en mg/m2.
Toxicité chronique
Chez le rat : À des doses orales de 100 et 300 mg/kg/jour, on a observé une inhibition de l’agrégation plaquettaire, une augmentation du poids du foie, une hypertrophie hépatocytaire centrolobulaire avec matériel éosinophile dans les hépatocytes (prolifération du réticulum endoplasmique lisse), la présence de granules éosinophiles/de pigments brun doré dans l’épithélium tubulaire, ainsi que des cylindres urinaires dans les reins. L’étendue des changements hépatiques était semblable chez les animaux sacrifiés à 6 et à 18 mois. Ces doses étaient environ 1,9 et 5,8 fois la DMRH en mg/m2. La dose non toxique était de 30 mg/kg/jour, soit environ 0,58 fois la DMRH en mg/m2.
Chez le babouin : À des doses orales de 75 et 125 mg/kg/jour, on a observé une inhibition de l’agrégation plaquettaire, une augmentation des poids du foie, des reins et des surrénales, des taux élevés de protéines hépatiques du cytochrome P450 et des protéines microsomales, ainsi qu’une distension des sinusoïdes sanguins dans la médullaire de la glande suprarénale. Ces doses étaient environ 4,8 et 8,1 fois la DMRH en mg/m2. La dose non toxique était de 30 mg/kg/jour, soit environ 1,9 fois la DMRH en mg/m2.
Cancérogénicité
Les évaluations de la cancérogénicité chez des rats et des souris n’ont révélé aucun signe de cancérogénicité ni aucune incidence accrue des tumeurs de fond après l’administration par voie alimentaire pendant 18 mois chez les souris et 24 mois chez les rats. La plus forte dose testée chez les souris (275 mg/kg/jour) et chez les rats (100 mg/kg/jour) est environ 2,7 et 1,9 fois la DMRH en mg/m2, respectivement. L’atteinte de la dose maximale tolérée (DMT) chez les rats mâles et chez les souris (mâles et femelles) a été observée sous la forme d’une réduction du poids corporel à des doses élevées.
Chez les souris, on a observé une hypertrophie des hépatocytes périacineux dans le foie et une incidence accrue de tubules remplis de protéines et de calculs rénaux pelviens dans les reins chez les animaux recevant la dose moyenne (135 mg/kg) et/ou élevée (275 mg/kg/jour). Chez le rat, une hypertrophie hépatocytaire, une vacuolisation hépatocytaire, une involution du thymus et une néphropathie ont été observées chez les animaux recevant la dose moyenne (30 mg/kg/jour) et/ou élevée (100 mg/kg/jour). Aucune autre forme de toxicité n’a été observée chez les rats et les souris traités par la ticlopidine.
Génotoxicité
La ticlopidine n’a pas eu d’effet mutagène chez les bactéries (Bacillus subtilis, Salmonella typhimurium, Escherichia coli; test d’Ames) ou les cellules de mammifères (hépatocytes en culture primaire chez le rat). Aucun signe de clastogénicité n’a été observé au test d’aberration chromosomique effectué sur des fibroblastes de hamster chinois ni au test d’échange de chromatides sœurs effectué sur des cellules de moelle osseuse de hamster chinois. Ces résultats concordent avec l’absence de cancérogénicité dans les essais biologiques sur le cancer effectués avec la ticlopidine.
Toxicologie de la reproduction et du développement
La ticlopidine ne produit aucun effet sur la fertilité des mâles ou des femelles ou sur la capacité de reproduction des mâles ou des femelles chez les rats aux doses les plus fortes testées dans deux études (320 et 400 mg/kg/jour), qui sont estimées à environ 6 à 7,8 fois la DMRH en mg/m2. Aucun signe de tératogénicité n’a été observé, mais une légère augmentation du poids des fœtus et du degré d’ossification a été constatée dans les groupes traités à une dose qui correspondait à environ 6 fois la DMRH en mg/m2. Il y avait aussi une augmentation des résorptions, une diminution de la taille des portées et une diminution de la survie des petits F1 et du poids corporel à une dose 400 mg/kg/jour, qui correspondait à environ 7,8 fois la DMRH en mg/m2.
Tératologie
Les évaluations de tératogénicité menées chez des souris, des rats et des lapins traités par la ticlopidine n’ont révélé aucun signe de tératogénicité aux plus fortes doses orales administrées (souris : 200 mg/kg/jour, rat : 400 mg/kg/jour, lapin : 200 mg/kg/jour), qui sont estimées à environ 1,9, 7,7 et 7,7 fois la DMRH en mg/m2, respectivement.
Des effets non tératogènes, notamment une toxicité fœtale, une diminution de la taille des portées et une augmentation des résorptions, ont été signalés chez les souris à la dose de 200 mg/kg/jour, soit environ 1,9 fois la DMRH en mg/m2; une toxicité fœtale, une augmentation des résorptions et une diminution du poids des fœtus ont été signalées chez des rats à la dose de 400 mg/kg/jour, soit environ 7,7 fois la DMRH en mg/m2; et une diminution du gain de poids et de la prise de nourriture (toxicité maternelle) a été observée chez des lapins aux doses de 100 et 200 mg/kg/jour, soit environ 3,8 et 7,7 fois la DMRH en mg/m2, respectivement.
Reproduction périnatale et postnatale
Une légère prolongation de la période de gestation a été observée lors d’une évaluation périnatale chez des rats sous ticlopidine. Une diminution du gain de poids des mères, une diminution de la taille des portées vivantes, une augmentation du nombre de ratons morts à la naissance et une diminution de la survie postnatale et du poids des ratons ont été notées à la plus forte dose administrée (400 mg/kg/jour), soit environ 7,7 fois la DMRH en mg/m2. Il n’y a eu aucun signe d’effet indésirable sur les tests de développement/comportement postnataux ni sur la capacité de reproduction de la progéniture.
Toxicologie particulière
Antigénicité : Dans une étude portant sur l’anaphylaxie systémique orale/sous-cutanée et l’anaphylaxie cutanée passive (ACP) chez le cobaye, le chlorhydrate de ticlopidine n’a pas provoqué de sensibilisation.
Myélotoxicité : Dans une étude de toxicité orale menée chez des souris recevant des doses de 75, 150 et 300 mg/kg/jour, la ticlopidine n’a pas été toxique pour les cellules souches pluripotentes de la moelle osseuse.
Effets sur les muqueuses gastriques : L’effet de la ticlopidine sur les muqueuses gastriques a été évalué chez des rats à des doses de 100, 200 et 400 mg/kg/jour administrées aux jours 2, 5 et 10. Après 2 jours de traitement, les rats sous ticlopidine présentaient des lésions moins graves et un indice d’ulcère plus faible que les animaux du groupe phénylbutazone (100 mg/kg/jour). Après 5 et 10 jours de traitement, les résultats des rats sous ticlopidine et ceux des animaux témoins étaient similaires ou proches les uns des autres. La ticlopidine a été beaucoup mieux tolérée par la muqueuse gastrique que la phénylbutazone.
Tolérance gastrique et hépatique : Lors d’une étude, des rats ont reçu des doses orales de 100 et 400 mg/kg/jour. Chez des rats à jeun ayant reçu la ticlopidine par voie orale pendant 4 jours, on a noté une élévation du taux de cholestérol sanguin à la dose de 100 mg/kg/jour, tandis que des taux élevés de cholestérol sanguin et de SGPT, une augmentation du poids du foie, une diminution du poids du thymus et une stéatose hépatique probable étaient présents à la dose de 400 mg/kg/jour.
Hématotoxicité : Chez des babouins (Papio papio), le chlorhydrate de ticlopidine a été administré par voie orale jusqu’à 125 mg/kg pendant 18 ou 32 jours. Le chlorhydrate de ticlopidine s’est avéré très toxique, et il y a eu de légers changements sur le plan hématologique et au niveau de la moelle osseuse à la dose de 125 mg/kg. Dans une autre étude, des babouins ont reçu le chlorhydrate de ticlopidine par voie orale pendant 8 à 75 jours; la mortalité et des changements hématologiques étaient présents aux doses de 400/300 mg/kg. Aucun changement significatif sur le plan hématologique ou au niveau de la moelle osseuse n’était présent à des doses orales quotidiennes de 200 mg/kg.
Effets sur le foie de rats : Chez les rats Alderley Park, le chlorhydrate de ticlopidine a produit des effets pharmacologiques semblables à ceux de la phénobarbitone (y compris une diminution de la durée du sommeil induit par l’hexobarbitone, une augmentation des cytochromes P450 et b5, ainsi que des changements hépatocytaires centrolobulaires), mais n’a pas entraîné une hépatotoxicité.
Toxicité du produit de décomposition : Chez les rats Sprague Dawley, le produit de décomposition du chlorhydrate de ticlopidine, c’est-à-dire le DE-4160B, a causé des décès à la dose orale de 800 mg/kg/jour. Le DE-4160B n’a produit aucun effet indésirable aux doses de 50 et 200 mg/kg/jour. Le profil de toxicité du DE-4160B était semblable à celui du chlorhydrate de ticlopidine.
Toxicité juvénile :
Aucune étude n’a été menée concernant la toxicité juvénile.