


Monographie de produit - Kengrexal
1 INDICATIONS
KENGREXAL (cangrélor) est indiqué afin de réduire le risque d’événements cardiovasculaires thrombotiques (infarctus du myocarde [IM] péri-interventionnel, revascularisation coronarienne répétée et thrombose de l’endoprothèse) chez les patients atteints de coronaropathie et subissant une intervention coronarienne percutanée qui n’ont pas été traités à l’aide d’un inhibiteur des récepteurs P2Y12 plaquettaires par voie orale et qui ne reçoivent pas d’inhibiteur de la glycoprotéine IIb/IIIa.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée à ce sujet; par conséquent, Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
1.2 Personnes âgées
Personnes âgées (≥ 75 ans) : On n’a pas observé de différences globales quant à l’innocuité et à l’efficacité entre les patients gériatriques et les patients de moins de 75 ans.
2 CONTRE-INDICATIONS
KENGREXAL est contre-indiqué chez :
- les patients présentant un saignement actif important ou exposés à des risques accrus d’hémorragie (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
- les patients ayant subi un AVC ischémique ou ayant des antécédents d’AVC hémorragique.
- les patients présentant une hypersensibilité connue (p. ex., anaphylaxie) à KENGREXAL ou à l’un des composants de ce produit, y compris tout ingrédient non médicamenteux ou tout composant du récipient (voir 8 EFFETS INDÉSIRABLES). Voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE pour la liste complète des ingrédients.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- KENGREXAL est prévu pour une injection ou une perfusion intraveineuse uniquement, dans un contexte hospitalier et de soins intensifs
Transition à un traitement oral par inhibiteur des récepteurs P2Y12
Pour maintenir l’inhibition des plaquettes après l’arrêt de la perfusion de KENGREXAL, administrer un inhibiteur des récepteurs P2Y12 plaquettaires, de la façon décrite ci-dessous :
Ticagrélor : 180 mg immédiatement après l’arrêt de KENGREXAL (voir 9 INTERACTIONS
MÉDICAMENTEUSES et 10 PHARMACOLOGIE CLINIQUE).
- Prasugrel : 60 mg immédiatement après l’arrêt de la perfusion de KENGREXAL. Ne pas administrer de prasugrel avant l’arrêt de KENGREXAL (voir 9 INTERACTIONS MÉDICAMENTEUSES et 10 PHARMACOLOGIE CLINIQUE).
- Clopidogrel : 600 mg immédiatement après l’arrêt de la perfusion de KENGREXAL. Ne pas administrer de clopidogrel avant l’arrêt de la perfusion de KENGREXAL (voir 9 INTERACTIONS MÉDICAMENTEUSES et 10 PHARMACOLOGIE CLINIQUE).
4.2 Dose recommandée et modification posologique
- La dose recommandée de KENGREXAL est un bolus intraveineux de 30 µg/kg, immédiatement suivi d’une perfusion intraveineuse de 4 µg/kg/min. Le bolus intraveineux doit être instauré avant l’ICP. La perfusion d’entretien doit généralement se poursuivre pendant au moins deux heures ou toute la durée de l’ICP, selon la durée la plus longue. La perfusion peut être poursuivie pendant un maximum de 4 heures.
- Il n’est pas nécessaire d’ajuster la dose chez les patients présentant une insuffisance rénale légère, modérée ou grave (voir 10 PHARMACOLOGIE CLINIQUE).
- KENGREXAL n’a pas été évalué chez les patients atteints d’insuffisance hépatique. Le métabolisme de KENGREXAL ne dépend pas de la fonction hépatique, de sorte qu’il ne devrait pas être nécessaire d’ajuster la dose chez les patients atteints d’insuffisance hépatique (voir 10 PHARMACOLOGIE CLINIQUE).
- Enfants (< 18 ans) : Aucune indication n’a été autorisée par Santé Canada chez les enfants et les adolescents (voir 1 INDICATIONS, 1.1 Enfants).
- Personnes âgées (≥ 75 ans) : Il n’est pas nécessaire d’ajuster la dose chez les patients âgés.
4.3 Reconstitution
KENGREXAL est destiné à être administré par voie intraveineuse, uniquement après avoir été reconstitué et dilué.
Des procédures aseptiques doivent être utilisées pour la préparation de KENGREXAL.
Préparation
Reconstituer le flacon avant la dilution dans un sac pour perfusion intraveineuse. Reconstituer chaque flacon de 50 mg en y ajoutant 5 mL d’eau stérile pour préparations injectables (voir Tableau 1). Faire tournoyer doucement jusqu’à ce que toute la substance soit dissoute. Éviter d’agiter vigoureusement. Attendre que la mousse se stabilise, s’il y a lieu. S’assurer que le contenu du flacon est entièrement dissous et que la solution obtenue est limpide et incolore à jaune clair. Les médicaments à usage parentéral doivent être inspectés visuellement pour confirmer l’absence de particules après reconstitution.
Tableau 1 : Reconstitution
| Taille du | Volume de diluant à | Volume disponible | Concentration par mL | ||||||
| flacon | ajouter au flacon | approximatif | |||||||
| 10 mL | 5 mL d’eau stérile pour préparations injectables | 5 mL | 10 mg/mL | ||||||
Avant administration, chaque flacon reconstitué doit encore être dilué dans une solution saline normale (chlorure de sodium pour injection à 0,9 %, USP) ou une solution de dextrose pour injection à 5 %, USP.
Prélever le contenu d’un flacon reconstitué et l’ajouter à une poche de solution saline de 250 mL. Mélanger soigneusement le contenu de la poche. Cette dilution donnera une concentration de 200 µg/mL et devrait suffire pour au moins deux heures d’administration. Les patients pesant 100 kg ou plus nécessiteront au moins deux poches.
Une fois reconstitué, KENGREXAL doit être dilué immédiatement. KENGREXAL dilué est stable pendant un maximum de 12 heures dans du dextrose pour injection à 5 % et pendant un maximum de 24 heures dans une solution saline normale à température ambiante. Éliminer toute partie restante non utilisée de solution reconstituée dans le flacon.
4.4 Administration
KENGREXAL doit être administré au moyen d’une tubulure intraveineuse réservée à cet effet.
Le volume du bolus doit être administré rapidement (< 1 minute), à partir de la poche de produit dilué, par poussée intraveineuse manuelle ou à l’aide d’une pompe à perfusion. S’assurer que tout le bolus a été administré avant de commencer l’ICP. Commencer la perfusion immédiatement après avoir administré le bolus (voir 4 POSOLOGIE ET ADMINISTRATION).
4.5 Dose oubliée
Sans objet.
5 SURDOSAGE
Il n’existe pas de traitement spécifique pour bloquer les effets antiplaquettaires de KENGREXAL; toutefois, la fonction plaquettaire est rétablie dans l’heure suivant l’arrêt de KENGREXAL.
Dans les études cliniques, 36 patients ont reçu une surdose de KENGREXAL, allant de 36 à 300 µg/kg (bolus) ou de 4,8 à 13,7 µg/kg/min (perfusion). La surdose maximale équivalait à 10 fois la dose de bolus pour ICP ou à 3,5 fois la dose normalement perfusée pour ICP chez 4 patients.
Le saignement était l’effet pharmacologique le plus fréquemment observé et s’est produit chez 3 patients ayant reçu une surdose (un saignement modéré associé au traitement GUSTO et 2 saignements légers associés au traitement GUSTO).
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 : Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
Injection intraveineuse | 50 mg de poudre lyophilisée de KENGREXAL pour solution injectable dans un flacon à usage unique en verre de 10 mL à reconstituer | Mannitol, hydroxyde de sodium (pour ajustement du pH), sorbitol | ||
KENGREXAL est fourni sous forme de poudre lyophilisée stérile dans un flacon à usage unique de 10 mL contenant 50 mg de cangrélor.
7 MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Tamponnade cardiaque
Le traitement par KENGREXAL pourrait augmenter le risque de tamponnade cardiaque. Dans les études du programme CHAMPION réalisées sur des patients subissant une ICP, on a observé un plus grand nombre de tamponnades cardiaques à 30 jours avec le cangrélor (0,12 %) qu’avec le clopidogrel (0,02 %).
Endocrinien et métabolisme
Intolérance au fructose
KENGREXAL contient du sorbitol. Les patients présentant une intolérance héréditaire rare au fructose ne doivent pas recevoir ce médicament.
Hématologique
Risque de saignement
KENGREXAL augmente le risque de saignement.
Dans l’étude CHAMPION PHOENIX, les événements hémorragiques de toutes sévérités confondues étaient plus fréquents chez les patients traités par KENGREXAL que chez ceux traités par clopidogrel (voir 8 EFFETS INDÉSIRABLES). Les complications hémorragiques associées à KENGREXAL ont été observées de façon uniforme dans divers sous-groupes importants sur le plan clinique (voir Figure 1). Chez les patients souffrant d’insuffisance rénale grave, un taux plus élevé de saignement modéré associé au traitement GUSTO a été rapporté dans le groupe sous cangrélor (6,7 %) comparativement à celui sous clopidogrel (1,4 %).
La fonction plaquettaire est restaurée dans l’heure suivant l’arrêt de KENGREXAL (voir 10 PHARMACOLOGIE CLINIQUE).
La majorité des saignements associés à l’utilisation du cangrélor se produisent au site de ponction artérielle; cependant, une hémorragie peut se manifester n’importe où. Toute chute inexpliquée de la pression sanguine ou de l’hématocrite doit inciter à envisager sérieusement la survenue éventuelle d’un épisode hémorragique et l’arrêt de l’administration du cangrélor. Le cangrélor doit être utilisé avec prudence chez les patients présentant des maladies associées à un risque accru de saignement et chez les patients prenant des médicaments qui pourraient augmenter le risque de saignement.
Hémorragie intracrânienne
Le traitement par KENGREXAL pourrait augmenter le risque d’hémorragie intracrânienne. Dans l’analyse des données regroupées des études du programme CHAMPION réalisées sur des patients subissant une ICP, on a observé un plus grand nombre de saignements intracrâniens à 30 jours avec le cangrélor (0,07 %) qu’avec le clopidogrel (0,02 %); quatre des saignements survenus avec le cangrélor et un des saignements survenus avec le clopidogrel ont été mortels. KENGREXAL est contre-indiqué chez les patients ayant subi un AVC ischémique ou ayant des antécédents d’AVC hémorragique (voir 2 CONTRE-INDICATIONS).
Immunitaire
Hypersensibilité
Des réactions d’hypersensibilité peuvent survenir après un traitement par KENGREXAL. Un taux plus élevé de cas graves d’hypersensibilité a été observé avec le cangrélor (0,05 %), comparativement au groupe témoin (0,02 %). Ces cas comprenaient un choc ou des réactions anaphylactiques, un angio-œdème, un bronchospasme (voir 8 EFFETS INDÉSIRABLES).
Rénal
Effets sur la fonction rénale
Le cangrélor doit être utilisé avec prudence chez les patients souffrant d’insuffisance rénale grave (clairance de la créatinine comprise entre 15 et 30 mL/min), un taux plus élevé d’aggravation de la fonction rénale (3,2 %) a été rapporté dans le groupe sous cangrélor, comparativement à celui sous clopidogrel (1,4 %). De plus, un taux plus élevé de saignement modéré associé au traitement GUSTO a été rapporté dans le groupe sous cangrélor (6,7 %), comparativement à celui sous clopidogrel (1,4 %). Dans les études du programme CHAMPION réalisées sur des patients subissant une ICP, des événements d’insuffisance rénale aiguë (0,1 %), d’insuffisance rénale (0,1 %) et d’augmentation du taux de créatinine sérique (0,2 %) ont été rapportés après l’administration du cangrélor dans le cadre d’essais cliniques (voir 8 EFFETS INDÉSIRABLES).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Il n’existe pas de données concernant l’effet du cangrélor sur la fertilité humaine. Les études menées sur des animaux avec le cangrélor ont révélé un risque d’altération de la fertilité des mâles à des doses d’exposition élevées (12 fois la dose maximale recommandée chez l’humain (DMRH). La fertilité des femelles n’a pas été affectée par le cangrélor ; toutefois, une diminution de la survie post-implantation des embryons a été observée à des doses de 3 fois la DMRH (voir 16 TOXICOLOGIE NON CLINIQUE).
Respiratoire
Risque de dyspnée
Le traitement par KENGREXAL pourrait augmenter le risque de dyspnée. Dans les études du programme CHAMPION réalisées sur des patients subissant une ICP, une dyspnée (y compris une dyspnée d’effort) s’est produite plus fréquemment chez les patients traités par le cangrélor (1,3 %) que chez ceux traités par le clopidogrel (0,4 %). La plupart des événements dyspnéiques étaient de gravité légère ou modérée. La durée moyenne de la dyspnée était de 12,7 heures, et la durée médiane de la dyspnée était de deux heures chez les patients ayant reçu le cangrélor (voir 8 EFFETS INDÉSIRABLES). Dans la plupart des cas, la dyspnée a commencé avant la perfusion de cangrélor et s’est terminée après la fin de la perfusion.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’y a pas de données cliniques sur l’utilisation du cangrélor chez les femmes enceintes permettant d’évaluer le risque de graves malformations congénitales, d’avortement spontané et de répercussions sur la santé maternelle ou fœtale associés au médicament.
Dans les études animales menées chez des lapines et des rates gravides, aucune toxicité maternelle liée au traitement n’a été observée à des doses d’environ 3 fois la DMRH. Cependant, une incidence accrue de décès intra-utérins a été observée chez l’animal à cette dose. L’exposition au cangrélor chez des rates et des lapines gravides a provoqué une incidence accrue d’ossification incomplète du crâne et des sternèbres et un retard du développement fœtal à des niveaux comparables à ceux attendus chez l’humain (voir 16 TOXICOLOGIE NON CLINIQUE).
KENGREXAL ne doit pas être utilisé pendant la grossesse, sauf si les avantages pour la mère et les risques pour le fœtus ont été soigneusement évalués (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
On ne dispose pas de données sur la présence du cangrélor dans le lait maternel humain ou animal, sur ses effets sur l’enfant allaité ou sur la production de lait. En raison de sa courte demi-vie, l’exposition au cangrélor devrait être très faible chez le nourrisson allaité. Cependant, le risque pour le nourrisson allaité ne peut être écarté.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée à ce sujet; par conséquent, aucune indication n’a été autorisée par Santé Canada chez les enfants et les adolescents.
7.1.4 Personnes âgées
Dans l’étude CHAMPION PHEONIX, 18 % des patients avaient ≥ 75 ans. On n’a pas observé de différences globales quant à l’innocuité et à l’efficacité entre ces patients et des patients âgés de moins de 75 ans (voir 14 ESSAIS CLINIQUES).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents du cangrélor comprennent un saignement léger ou modéré et une dyspnée. Les effets indésirables graves associés au cangrélor chez les patients atteints de coronaropathie comprennent un saignement grave ou potentiellement mortel et une hypersensibilité.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de KENGREXAL a été évaluée chez 13 301 sujets d’essais contrôlés, dont 5 529 faisaient partie de l’essai CHAMPION PHOENIX.
Saignement
L’incidence de saignement était plus élevée chez les patients traités par KENGREXAL que chez ceux traités par clopidogrel. Aucun des facteurs démographiques à l’inclusion n’a eu d’effet sur le risque relatif de saignement avec KENGREXAL (voir Tableau 3 et Figure 1).
Tableau 3 : Résultats principaux concernant le saignement (non associé à un PAC) dans l’étude CHAMPION PHOENIX
| CHAMPION PHOENIX | KENGREXAL | Clopidogrel | ||||
| (n = 5529) | (n = 5527) | |||||
| Tout saignement lié à GUSTO, n (%) | 857 (15,5) | 602 (10,9) | ||||
| Grave/potentiellement mortela | 11 (0,2) | 6 (0,1) | ||||
| Modéréb | 21 (0,4) | 14 (0,3) | ||||
| Légerc | 825 (14,9) | 582 (10,5) | ||||
| Tout saignement lié à TIMI, n (%) | 45 (0,8) | 17 (0,3) | ||||
| Majeurd | 12 (0,2) | 6 (0,1) | ||||
| Mineure | 33 (0,6) | 11 (0,2) | ||||
PAC = pontage aortocoronarien; GUSTO = utilisation globale de la streptokinase et de l’activateur tissulaire du plasminogène dans le cas d’une occlusion des artères; TIMI = thrombolyse dans l’infarctus du myocarde.
a Hémorragie intracrânienne ou saignement causant une défaillance hémodynamique importante exigeant un traitement.
b Exigeant une transfusion, mais ne causant pas de défaillance hémodynamique. c Tout autre saignement non compris sous « grave » ou « modéré ».
d Toute hémorragie intracrânienne ou tout saignement manifeste associé à une réduction du taux d’hémoglobine ≥ 5 g/dL (ou, si le taux d’hémoglobine n’est pas connu, toute réduction absolue de l’hématocrite ≥ 15 %).
e Tout signe manifeste de saignement (dont les observations par techniques d’imagerie) associé à une réduction du taux d’hémoglobine ≥ 3 g/dL et < 5 g/dL (ou, si le taux d’hémoglobine n’est pas connu, toute réduction absolue de l’hématocrite ≥ 9 % et < 15 %).
Remarque : La population examinée pour l’innocuité comprend tous les sujets randomisés qui ont reçu au moins une dose du médicament à l’étude.
Figure 1 : Résultats concernant le saignement (non associé à un PAC) dans l’étude CHAMPION PHOENIX
AI/NSTEMI = angor instable/infarctus du myocarde sans élévation du segment ST; AIT = accident ischémique transitoire; AS = angor stable; IC = intervalle de confiance; Kengreal = KENGREXAL ; PAC = pontage aortocoronarien; RC = rapport des cotes; SCA = syndrome coronarien aigu; STEMI = infarctus du myocarde avec élévation du segment ST.
Remarque : La population examinée pour l’innocuité comprend tous les sujets randomisés qui ont reçu au moins une dose du médicament à l’étude.
Remarque : La figure ci-dessus présente les effets dans divers sous-groupes, dont la majorité représente des caractéristiques à l’inclusion et la plupart avaient été établis à l’avance (la présentation et le poids des patients n’étaient pas des sous-groupes préétablis). Les intervalles de confiance à 95 % indiqués ne prennent pas en compte le nombre de comparaisons réalisées ou les effets d’un facteur donné après ajustement pour tous les autres facteurs. Il convient de ne pas donner un sens trop large à une éventuelle homogénéité ou hétérogénéité apparente au sein des groupes. 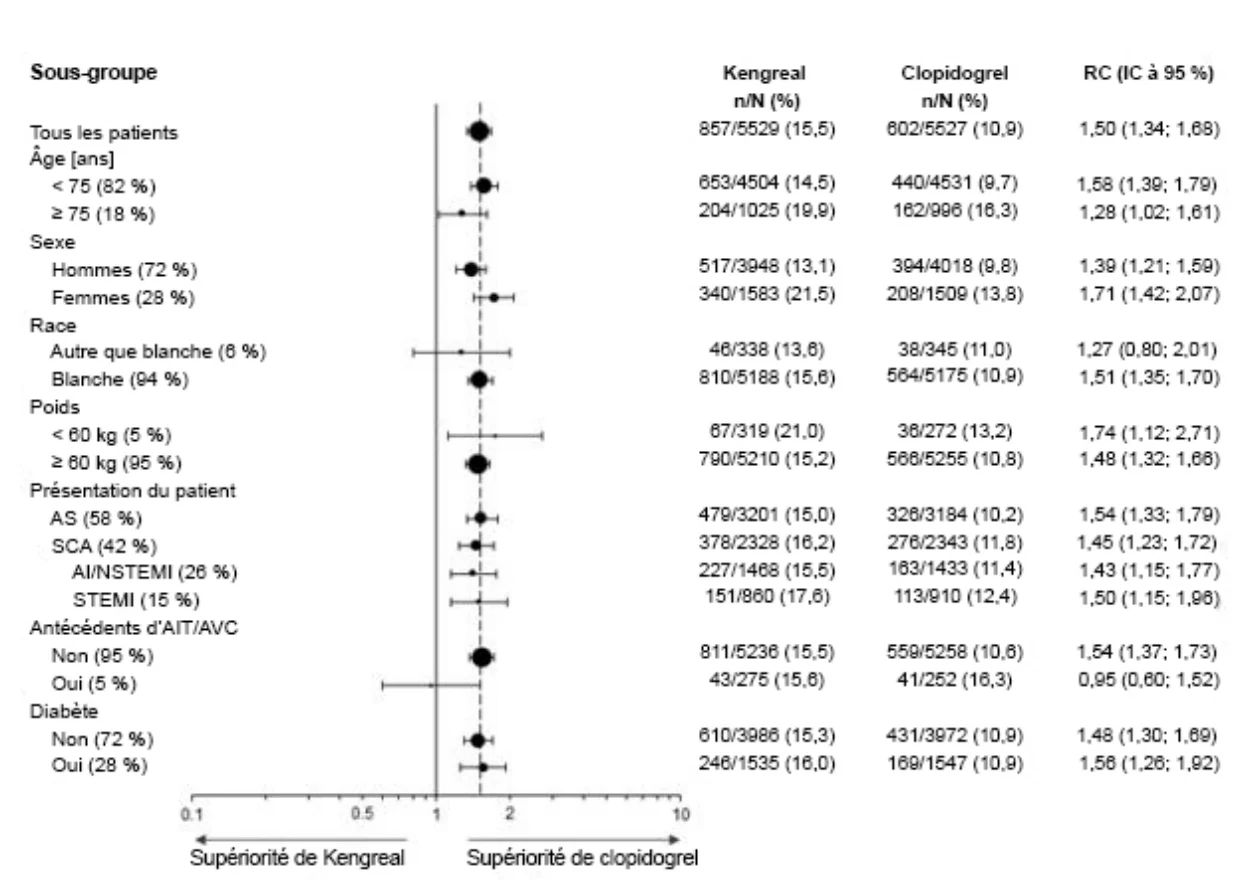
Arrêt du médicament
Dans l’étude CHAMPION PHOENIX, le taux d’interruption du traitement en raison d’événements hémorragiques était de 0,3 % pour KENGREXAL et de 0,1 % pour le clopidogrel. Le taux d’interruption du traitement en raison d’effets indésirables non hémorragiques était bas et comparable pour KENGREXAL (0,6 %) et le clopidogrel (0,4 %). Les effets indésirables menant le plus souvent à un arrêt du traitement chez les patients recevant KENGREXAL étaient la dissection des artères coronaires, la perforation des artères coronaires et la dyspnée. Effets indésirables non hémorragiques
Hypersensibilité
Un taux plus élevé de cas graves d’hypersensibilité a été observé avec KENGREXAL (0,05 %) comparativement au groupe témoin (0,02 %). Ces cas comprenaient les réactions anaphylactiques, le choc anaphylactique, le bronchospasme, l’angio-œdème et le stridor.
Réduction de la fonction rénale
Chez les patients souffrant d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min), un taux plus élevé de détérioration de la fonction rénale (3,2 %) a été rapporté dans le groupe sous KENGREXAL, comparativement à celui sous clopidogrel (1,4 %).
Dyspnée
Une dyspnée s’est produite plus fréquemment chez les patients traités par KENGREXAL (1,3 %) que chez ceux traités par le témoin (0,4 %).
Tableau 4 : Résumé des effets indésirables les plus fréquents apparus pendant le traitement (≥ 1,0 % des patients dans l’un ou l’autre des groupes de traitement) au cours de l’étude CHAMPION PHOENIX (population examinée pour l’innocuité)
| Cangrélor | Clopidogrel | |||||
| n = 5529 | n = 5527 | |||||
| n (%) | n (%) | |||||
| Troubles gastro-intestinaux | ||||||
| Nausées | 117 (2,1) | 107 (1,9) | ||||
| Vomissements | 70 (1,3) | 53 (1,0) | ||||
| Troubles généraux et anomalies au site d’administration | ||||||
| Douleur au site de ponction veineuse | 114 (2,1) | 102 (1,8) | ||||
Troubles musculo- squelettiques et du tissu conjonctif | ||||||
| Dorsalgie | 147 (2,7) | 155 (2,8) | ||||
| Troubles du système nerveux | ||||||
| Céphalées | 101 (1,8) | 110 (2,0) | ||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Dyspnée | 65 (1,2) | 18 (0,3) | ||||
| Troubles vasculaires | ||||||
| Cangrélor | Clopidogrel | |||||
| n = 5529 | n = 5527 | |||||
| n (%) | n (%) | |||||
| Hypertension | 112 (2,0) | 93 (1,7) | ||||
| Hypotension | 63 (1,1) | 48 (0,9) | ||||
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables étant survenus à une fréquence ≥ 0,1 % et < 1 % dans l’essai CHAMPION PHOENIX comprenaient notamment :
Affections cardiaques : bradycardie
Affections gastro-intestinales : diarrhée, dyspepsie
Troubles généraux et anomalies au site d’administration : malaise, pyréxie, enflure du site de ponction
Infections et infestations : bronchite, pneumonie, infection des voies urinaires Affections du système nerveux : présyncope
Affections de la peau et du tissu sous-cutané : prurit, éruptions
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Résultats de l’étude clinique
Tableau 5 : Patients présentant des valeurs de paramètres hématologiques potentiellement pertinentes sur le plan clinique dans l’étude CHAMPION PHOENIX (population examinée pour l’innocuité)
| Cangrélor | Clopidogrel | |||||
| n = 5529 | n = 5527 | |||||
| n/N (%) | n/N (%) | |||||
| Hématocrite ≤ 0,8 × LIN | 147/5161 (2,8) | 119/5152 (2,3) | ||||
| Hémoglobine ≤ 0,8 × LIN | 166/5148 (3,2) | 109/5149 (2,1) | ||||
| Nombre de plaquettes ≥ 700 1000/mm3 | 1/5250 (0,0) | 0/5226 (0,0) | ||||
| Nombre de plaquettes ≤ 75 1000/mm3 | 4/5250 (0,1) | 5/5226 (0,1) | ||||
Aucune différence ne peut être déterminée entre les populations adulte, gériatrique ou pédiatrique.
Effets indésirables observés après la mise en marché
Des problèmes en lien avec des résultats anormaux aux analyses de laboratoire, selon la liste de termes préférentiels énumérés ci-dessous, ont été signalés lors de la surveillance après la mise sur le marché. Tableau 6 : Réactions indésirables au médicament – résultats de laboratoire anormaux signalés lors de la surveillance après la mise sur le marché
| Événementsa,b | RICIa,b | |||||
| N = 625 | N = 285 | |||||
| n/N (%) | n/N (%) | |||||
| Acidose | 1 (0,2) | 1 (0,4) | ||||
| Anémie liée à une perte sanguine | 1 (0,2) | 1 (0,4) | ||||
| Élévation du segment ST sur électrocardiogramme | 5 (0,8) | 5 (1,8) | ||||
| Hématurie | 1 (0,2) | 1 (0,4) | ||||
| Baisse du taux d’hémoglobine | 3 (0,5) | 3 (1,1) | ||||
| Anémie hémolytique | 3 (0,5) | 1 (0,4) | ||||
| Hyperglycémie | 1 (0,2) | 1 (0,4) | ||||
| Acidose lactique | 1 (0,2) | 1 (0,4) | ||||
| Résultat anormal au test de fonction plaquettaire | 1 (0,2) | 1 (0,4) | ||||
| Thrombocytopénie | 4 (0,7) | 4 (1,4) | ||||
RICI = rapport d’innocuité sur un cas individuel
a Nombre total d’événements indésirables survenus lors de la surveillance après la mise sur le marché = 625.
b 642 événements indésirables correspondant à 285 RICI différents.
8.5 Effets indésirables observés après la mise sur le marché
Les effets indésirables suivants ont été identifiés lors de la pharmacovigilance de KENGREXAL. Étant donné que ces effets sont signalés volontairement et proviennent d’une population de taille inconnue, il n’est pas toujours possible d’estimer la fréquence de façon fiable.
Affections hématologiques et du système lymphatique : anémie liée à une perte sanguine, anémie hémolytique;
Affections cardiaques : infarctus du myocarde aigu, bloc auriculoventriculaire, arrêt cardiaque, insuffisance cardiaque, arrêt cardiorespiratoire, choc cardiogène, dissection des artères coronaires, thrombose des artères coronaires, infarctus du myocarde, épanchement péricardique, fibrillation ventriculaire, tachycardie ventriculaire;
Affections gastro-intestinales : glossodynie, pancréatite, paresthésie buccale, hématome rétroperitonéal, pigmentation de la langue;
Troubles généraux et anomalies au site d’administration : enflure au site de pose du cathéter, malaises thoraciques, douleur thoracique, sensation anormale, hyperthermie, extravasation au site de perfusion, syndrome de défaillance multiviscérale, douleurs, thrombose de l’endoprothèse vasculaire, hématome au site de ponction veineuse;
Infections et infestations : sepsis;
Lésions, intoxications et complications d’interventions : resténose des artères coronaires, chute, thrombose au niveau du greffon, traumatisme crânien, hématome postopératoire, hématome sous-dural, hémothorax traumatique, syndrome de vasoplégie;
Investigations : réduction de la fraction d’éjection, élévation du segment ST sur électrocardiogramme, augmentation du rapport international normalisé, résultat anormal au test de fonction plaquettaire; Troubles du métabolisme et de la nutrition : hyperglycémie;
Affections du système nerveux : œdème cérébral, lésion du système nerveux central, hypoperfusion cérébrale, accident vasculaire cérébral, AVC hémorragique, hémiparésie, anévrisme intracrânien; Affections psychiatriques : anxiété, délire, abus de drogues;
Troubles du rein et des voies urinaires : hématurie
Affections respiratoires, thoraciques et médiastinales : asphyxie, épistaxis, infiltration pulmonaire, aspiration pulmonaire, pneumothorax, œdème pulmonaire, détresse respiratoire, insuffisance respiratoire;
Affections de la peau et du tissu sous-cutané : hyperhidrose;
Affections vasculaires : hématome, choc, thrombose.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Lorsque le clopidogrel ou le prasugrel sont administrés tôt pendant la perfusion de KENGREXAL, l’effet antiplaquettaire attendu est réduit ou aboli suite à l’arrêt de KENGREXAL et jusqu’à l’administration d’une dose ultérieure. Par conséquent, il convient d’administrer le clopidogrel ou le prasugrel uniquement après l’arrêt de la perfusion de KENGREXAL (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Les thiénopyridines, comme le clopidogrel et le prasugrel, ont des propriétés pharmacocinétiques distinctes du cangrélor, notamment un intervalle plus long entre l’administration et l’inhibition de P2Y12. L’administration de clopidogrel ou de prasugrel immédiatement après l’arrêt du cangrélor entraîne une période d’une heure pendant laquelle l’agrégation plaquettaire induite par l’ADP retourne aux valeurs de référence. Ensuite, l’inhibition de P2Y12 induite par le clopidogrel ou le prasugrel s’installe progressivement.
Cette chronologie de l’inhibition plaquettaire reflète les propriétés pharmacocinétiques du cangrélor (fin d’action) puis l’absorption et le métabolisme du clopidogrel et du prasugrel en métabolites actifs (début d’action).
Une étude d’interaction pharmacodynamique a également été menée avec le cangrélor et le ticagrélor, un inhibiteur réversible des récepteurs plaquettaires P2Y12. L’effet antiplaquettaire attendu d’une dose de charge de ticagrélor de 180 mg n’était pas significativement modifié lors de l’administration de ticagrélor au cours d’une perfusion de cangrélor.
L’administration de ticagrélor lors de la perfusion de cangrélor n’a provoqué qu’une légère réduction de l’inhibition plaquettaire pendant environ 0,5 heure après l’arrêt de la perfusion de cangrélor. L’administration de ticagrélor au cours d’une perfusion de cangrélor n’atténue pas l’effet antiplaquettaire du ticagrélor.
La co-administration de cangrélor avec de l’héparine non fractionnée, de l’aspirine et de la nitroglycérine a fait l’objet d’études formelles chez des sujets en bonne santé et n’a mis en évidence aucun effet sur les propriétés pharmacocinétiques et pharmacodynamiques (PK/PD) du cangrélor. Dans les études cliniques, le cangrélor a été co-administré avec la bivalirudine, l’héparine de faible poids moléculaire, le clopidogrel, le prasugrel et le ticagrélor sans que l’on ait observé d’interaction cliniquement décelable.
Des études in vitro laissent entendre que ni le cangrélor ni ses principaux métabolites n’inhibent l’activité des isoenzymes CYP hépatiques aux concentrations thérapeutiques. Par conséquent, l’administration de cangrélor ne devrait pas nuire au métabolisme hépatique d’autres agents thérapeutiques co-administrés.
In vitro, on a observé une inhibition de la BCRP par le métabolite AR-C69712XX à des concentrations pertinentes sur le plan clinique. Étant donné qu’AR-C69712 n’est pas un substrat pour les transporteurs qui agissent de concert avec la BCRP, notamment les transporteurs OATP1B ou OAT, une interaction cliniquement pertinente d’AR-C69712 avec la BCRP est peu probable. Comme les interactions éventuelles pour la situation in vivo n’ont pas été étudiées, la prudence s’impose quand le cangrélor est associé à un substrat de la BCRP. AR
‑
C69712XX n’a inhibé aucun des autres transporteurs ABC ou SLC à des concentrations pertinentes sur le plan clinique.
9.3 Interactions médicament-comportement
Les interactions avec des facteurs de risque comportementaux n’ont pas été déterminées.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans le tableau suivant sont fondés sur des rapports ou des études de cas d’interactions médicamenteuses ou encore sur les interactions potentielles en raison de l’ampleur et de la gravité attendues de l’interaction (médicaments qui ont été identifiés comme contre-indiqués).
Tableau 7 : Interactions médicament-médicaments établies ou potentielles
| Nom usuel | Source de preuve | Effet | Commentaire clinique | ||||||||
| Substrats de la BCRP | T | Inhibition in vitro de la BCRP par le métabolite AR-C69712XX aux concentrations pertinentes sur le plan clinique | La prudence s’impose quand le cangrélor est associé à un substrat de la BCRP | ||||||||
É = Étude de cas; EC = Essai clinique; T = Théorique
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le cangrélor est un antagoniste direct des récepteurs plaquettaires P2Y12 qui bloque la liaison de l’ADP au récepteur et, par conséquent, l’activation et l’agrégation plaquettaires induites par l’ADP. Le cangrélor est un antagoniste direct des récepteurs plaquettaires P2Y12 qui se fixe sélectivement et réversiblement au récepteur P2Y12 et empêche la signalisation et l’activation plaquettaires qui en dépendent. L’inhibition de l’activation et de l’agrégation plaquettaires induites par l’ADP pendant l’ICP réduit le risque d’événements cardiovasculaires thrombotiques.
La liaison du cangrélor au récepteur P2Y12 empêcherait la liaison des métabolites actifs des thiénopyridines. On pense que ce mécanisme est responsable de la perte de l’efficacité attendue des thiénopyridines lorsqu’elles sont administrées pendant la perfusion IV de cangrélor.
Dans le plasma, le cangrélor subit une inactivation rapide par déphosphorylation pour donner le principal métabolite circulant, le nucléoside AR-C69712XX, qui ne présente aucune activité pharmacologique.
10.2 Pharmacodynamie
Le cangrélor inhibe l’activation et l’agrégation des plaquettes sanguines. Après l’administration d’un bolus i.v. de 30 µg/kg suivi d’une perfusion i.v. de 4 µg/kg/min, l’effet antiplaquettaire se manifeste dans les deux minutes qui suivent.
La Figure 2 montre l’effet de l’administration d’un bolus i.v. de 30 µg/kg suivi d’une perfusion i.v. de 4 µg/kg/min pendant une heure, sur l’activité plaquettaire, ainsi que sa relation avec la concentration plasmatique du cangrélor. L’effet antiplaquettaire est maintenu pendant la durée de la perfusion. Après l’arrêt de la perfusion, l’effet antiplaquettaire diminue rapidement et la fonction plaquettaire se normalise dans un délai d’une heure.
Figure 2 : Caractéristiques pharmacodynamiques du cangrélor
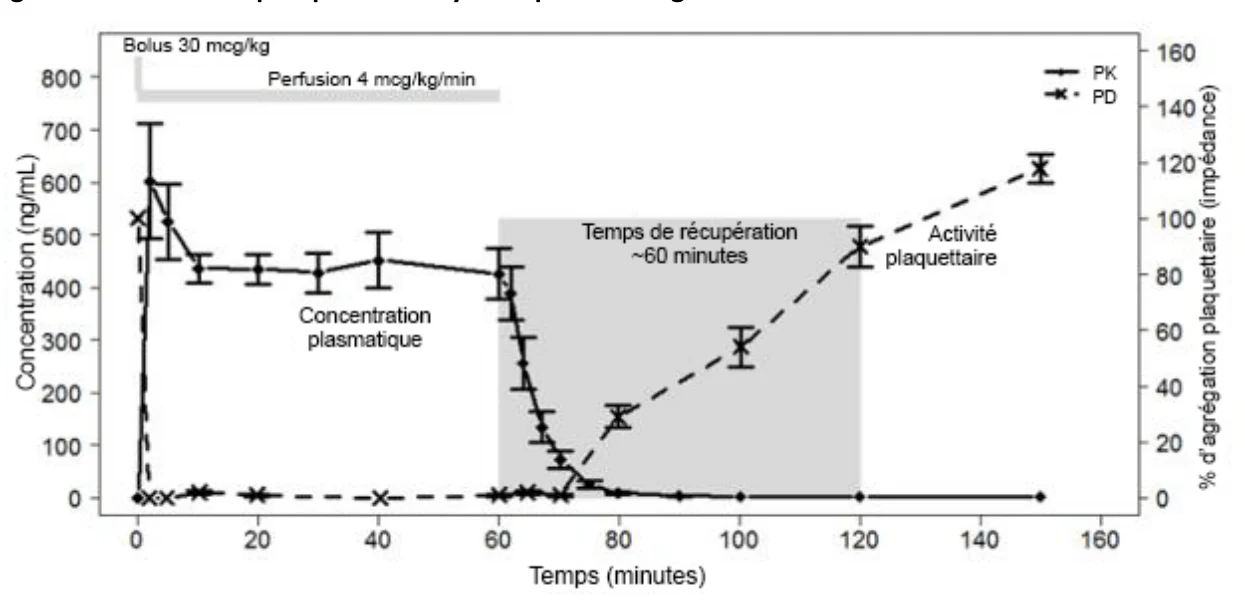
PD = pharmacodynamie ; PK = pharmacocinétique
Électrophysiologie cardiaque
Dans une étude croisée d’évaluation par électrocardiogrammes (ECG), à quatre groupes, à répartition aléatoire et à double insu, contrôlée par placebo et traitement actif, 60 sujets en bonne santé ont été traités ; tous ont reçu du cangrélor à des doses thérapeutique (30 µg/kg en bolus IV plus 4 µg/kg/min en perfusion IV pendant 3 h) et suprathérapeutique (60 µg/kg en bolus IV plus 8 µg/kg/min en perfusion IV pendant 3 h). Aux doses testées, le cangrélor n’a pas allongé l’intervalle QTc dans une mesure cliniquement pertinente. À la dose thérapeutique, la modification de la fréquence cardiaque moyenne par rapport à la valeur de référence était significativement différente de celle du placebo à 2, 30, 60 et 120 minutes après l’administration de cangrélor. La différence maximale par rapport au placebo dans le changement moyen de la fréquence cardiaque par rapport à la référence était de 5,3 bpm à la dose thérapeutique et de 6,5 bpm à la dose suprathérapeutique, toutes deux 120 min après la dose. On a observé une incidence accrue d’aberrations de la fréquence cardiaque associées au traitement par cangrélor. Le nombre de sujets présentant une fréquence cardiaque > 90 bpm était de 4 (7 %), 8 (14 %) et 8 (14 %) pour les groupes placebo, cangrélor thérapeutique et cangrélor suprathérapeutique, respectivement.
10.3 Pharmacocinétique
Tableau 8 : Résumé des paramètres pharmacocinétiques du cangrélor chez des volontaires en bonne santé
| Cmax (ng/mL) | Tmax (min) | t½ (min) | ASC0-∞ | CL (L/h) | Vz (L) | |||
| (ng·h/mL) | ||||||||
| Bolus i.v. de 30 µg/kg et perfusion i.v. de 4 µg/kg/min | 665 ± 213 | 3 (2-30) | 3,6 ± 1,2 | 488 ± 94 | 43,9 ± 8,03 | 3,88 ± 1,18 | ||
ASC0-∞ = aire sous la courbe de concentration en fonction du temps extrapolée à l’infini ; CL = clairance plasmatique; Cmax = concentration maximale; t1/2 = demi-vie; Tmax = délai (temps) nécessaire pour atteindre la concentration maximale; Vz = volume de distribution.
Absorption
Les propriétés pharmacocinétiques de KENGREXAL, administré par voie i.v., sont linéaires chez les volontaires en bonne santé et chez les patients. KENGREXAL est rapidement distribué et métabolisé, atteignant sa Cmax en deux minutes après l’administration d’un bolus i.v. suivi d’une perfusion. La biodisponibilité du cangrélor est complète et immédiate. Une concentration moyenne à l’état stationnaire de 488 ng/mL est atteinte rapidement, dans un délai de 10 minutes.
Distribution
Dans une étude chez des volontaires en bonne santé, l’administration de KENGREXAL en bolus de 30 µg/kg, suivi d’une perfusion de 4 µg/kg/min, a donné un volume de distribution de 3,9 litres. KENGREXAL se fixe à 97-98 % aux protéines plasmatiques.
Métabolisme
KENGREXAL est désactivé rapidement dans la circulation par déphosphorylation pour former son principal métabolite, un nucléoside, dont l’activité plaquettaire est négligeable. Le métabolisme de KENGREXAL est indépendant de la fonction hépatique et il ne perturbe pas celui d’autres médicaments métabolisés par les enzymes hépatiques.
Élimination
Suite à l’administration de 2 µg/kg/min de[3H]Kengrexal à des mâles en bonne santé, 58 % de la radioactivité a été retrouvé dans les urines et 35 % dans les selles, probablement après excrétion biliaire. La demi-vie moyenne de KENGREXAL est d’environ trois à six minutes.
Populations et états pathologiques particuliers
- Enfants : Le cangrélor n’a pas été évalué dans une population pédiatrique.
Personnes âgées : Dans une analyse pharmacocinétique sur la population, la
pharmacocinétique de KENGREXAL n’était pas influencée par l’âge (18 à 66 ans). Il n’est donc pas nécessaire d’ajuster la dose.
- Sexe : La pharmacocinétique de KENGREXAL n’est pas influencée par le sexe. Il n’est donc pas nécessaire d’ajuster la dose.
- Insuffisance hépatique : La pharmacocinétique de KENGREXAL n’est pas influencée par la fonction hépatique. Il n’est donc pas nécessaire d’ajuster la dose.
- Insuffisance rénale : L’exposition au cangrélor était plus élevée chez les patients souffrant d’insuffisance rénale par rapport aux volontaires sains après une perfusion en plateau de cangrélor à 4 µg/kg/min. Chez les patients atteints d’insuffisance rénale, la Cmax et l’ASC étaient 1,49 et 1,59 fois plus élevées, respectivement. La pharmacocinétique de KENGREXAL n’est pas influencée par la fonction rénale. Aucun problème de sécurité n’a été identifié avec l’exposition accrue et l’effet observé n’est pas considéré comme cliniquement pertinent pour justifier un ajustement de la dose.
- Obésité : Dans une analyse pharmacocinétique sur la population, le poids corporel représentait une covariable significative pour la pharmacocinétique de KENGREXAL. Toutefois, l’effet du poids corporel sur la pharmacocinétique est pris en compte par l’utilisation d’un schéma d’administration selon le poids.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Les flacons de KENGREXAL doivent être conservés à température ambiante (de 15 à 30 °C).
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Après reconstitution de la poudre suivie de la dilution de la solution, la période de conservation avant utilisation ne doit pas dépasser 12 heures dans du dextrose pour injection à 5 % et 24 heures dans une solution saline normale à température ambiante. Ne pas réfrigérer.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : cangrélor
Nom chimique : sel tétrasodique d’acide N6-[2-(méthylthio)éthyl]-2-[(3,3,3,-trifluoropropyl)-5’-adénylique, monoanhydride avec acide (dichlorométhylène) bisphosphonique
Formule moléculaire et masse moléculaire : C17H21N5Cl2F3Na4O12P3S2, poids moléculaire de 864,3 g/mol
Formule de structure :
Propriétés physicochimiques : Le cangrélor pour solution injectable est une poudre lyophilisée stérile de couleur blanc à blanc cassé pour perfusion i.v.
Caractéristiques du produit :
KENGREXAL est un antagoniste direct des récepteurs plaquettaires PY212 qui bloque l’activation et l’agrégation plaquettaires induites par l’ADP. Sa structure chimique est comparable à celle de l’adénosine triphosphate (ATP). 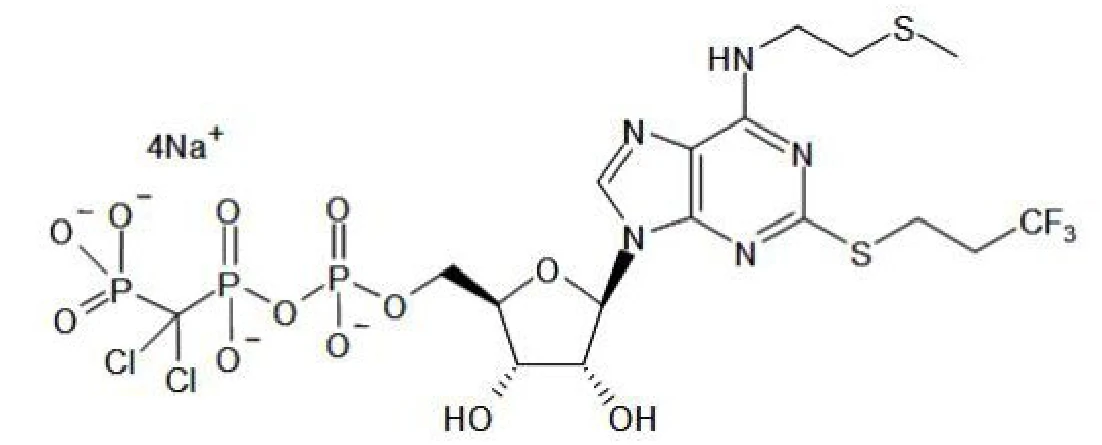
14 ESSAIS CLINIQUES
14.1 Essai clinique par indication
ICP
Tableau 9 : Résumé des données démographiques des patients inclus dans les essais cliniques au moment de l’intervention coronarienne percutanée
| Étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge médian (écart) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
| CHAMPION PHOENIX | Randomisée, à double insu, contre comparateur actif | KENGREXAL : bolus de 30 µg/kg suivi d’une perfusion de 4 µg/kg/min pendant 2 à 4 heures; 600 mg de clopidogrel après la perfusion Clopidogrel : 300 mg ou 600 mg peu de temps avant ou après l’ICP | KENGREXAL : 5472 Clopidogrel : 5470 | KENGREXAL : 64,0 (56; 72) Clopidogrel : 64,0 (56; 72) | Masculin : KENGREXAL : 3914 (71,5) Clopidogrel : 3977 (72,7) Féminin : KENGREXAL : 1558 (28,5) Clopidogrel : 1493 (27,3) | ||
L’essai CHAMPION PHOENIX avait pour but d’examiner si une inhibition plaquettaire plus rapide par cangrélor au moment de l’ICP pouvait réduire le taux d’événements thrombotiques péri-interventionnels par rapport à un médicament ayant un effet antiplaquettaire plus lent, le clopidogrel, administré approximativement au moment de l’ICP. Il s’agissait d’une étude de supériorité randomisée à double insu dans laquelle les patients atteints de coronaropathie (angor stable, angor instable et infarctus du myocarde sans élévation du segment ST [AI/NSTEMI], infarctus du myocarde avec élévation du segment ST [STEMI]) nécessitant une ICP et recevant un traitement standard comprenant l’aspirine et l’héparine ou la bivalirudine étaient randomisés selon un rapport 1:1 pour recevoir soit KENGREXAL (n = 5472), soit 300 ou 600 mg de clopidogrel (n = 5470). La durée médiane de la perfusion de cangrélor était de 129 minutes. Les patients ayant déjà reçu un inhibiteur des récepteurs plaquettaires P2Y12, les patients qui avaient reçu un inhibiteur de la glycoprotéine IIb/IIIa (IGP) ou pour qui l’utilisation d’un IGP était prévue n’étaient pas admissibles à l’étude. L’essai PHOENIX concernait ainsi les patients subissant une ICP n’ayant pas été préalablement traités par un antiplaquettaire autre que l’aspirine.
Le critère d’évaluation primaire était la première incidence d’un événement du critère d’évaluation composite, comprenant le décès toutes causes confondues, l’IM, la revascularisation induite par l’ischémie (RII) et la thrombose de l’endoprothèse (TE), dans les 48 heures suivant la randomisation.
KENGREXAL a été administré en un bolus de 30 µg/kg suivi d’une perfusion de 4 µg/kg/min pendant 2 à 4 heures. Une dose de 600 mg de clopidogrel était administrée immédiatement à l’issue de la perfusion de KENGREXAL chez les patients randomisés dans le groupe KENGREXAL. Une dose de 300 mg ou de 600 mg de clopidogrel était administrée peu de temps avant ou peu de temps après l’ICP chez les patients randomisés dans le groupe clopidogrel.
KENGREXAL a entraîné une réduction significative de l’incidence d’un événement du critère d’évaluation composite par rapport au clopidogrel (réduction du risque relatif de 22 %). L’effet était majoritairement lié à une réduction du taux d’IM après l’intervention, détecté uniquement par une augmentation de la CK-MB (IM de type 4a). KENGREXAL n’a pas réduit le risque de décès. Le Tableau 10 présente les résultats de l’étude pour le critère d’évaluation composite et la contribution de chaque élément au critère d’évaluation primaire.
Tableau 10 : Critère d’évaluation primaire et ses éléments constituants à 48 heures dans l’étude CHAMPION PHOENIX (population ITTm)
KENGREXAL (n = 5470) n (%) | Clopidogrel (n = 5469) n (%) | KENGREXAL contre clopidogrel | ||
| RC (IC à 95 %) | Valeur p | |||
Critère d’évaluation primaire (décès/IM/RII/TE) | 257 (4,7) | 322 (5,9) | 0,78 (0,66; 0,93)a | 0,005 |
| Décès | 18 (0,3) | 18 (0,3) | 1,00 (0,52; 1,92)a | > 0,999 |
| IM | 207 (3,8) | 255 (4,7) | 0,80 (0,67; 0,97)a | 0,022 |
| RII | 28 (0,5) | 38 (0,7) | 0,74 (0,45; 1,20)a | 0,217 |
| TE | 46 (0,8) | 74 (1,4) | 0,62 (0,43; 0,90)a | 0,010 |
IC = intervalle de confiance; ICP = intervention coronarienne percutanée; IM = infarctus du myocarde; ITTm = intention de traiter modifiée; RC = rapport des cotes; RII = revascularisation induite par l’ischémie; TE = thrombose de l’endoprothèse.
a Selon la régression logistique ajustée pour la dose de charge et le statut du patient à l’inclusion pour le critère d’évaluation primaire.
Remarque : La population ITTm comprend tous les sujets randomisés qui ont reçu au moins une dose du médicament à l’étude et ont subi l’intervention ICP initiale.
L’effet de KENGREXAL semblait être uniforme dans divers sous-groupes préétablis et d’autres sous-groupes importants sur le plan clinique (voir la Figure 3).
Figure 3 : Étude CHAMPION PHOENIX : Critère d’évaluation primaire d’efficacité par sous-groupe (population ITTm)
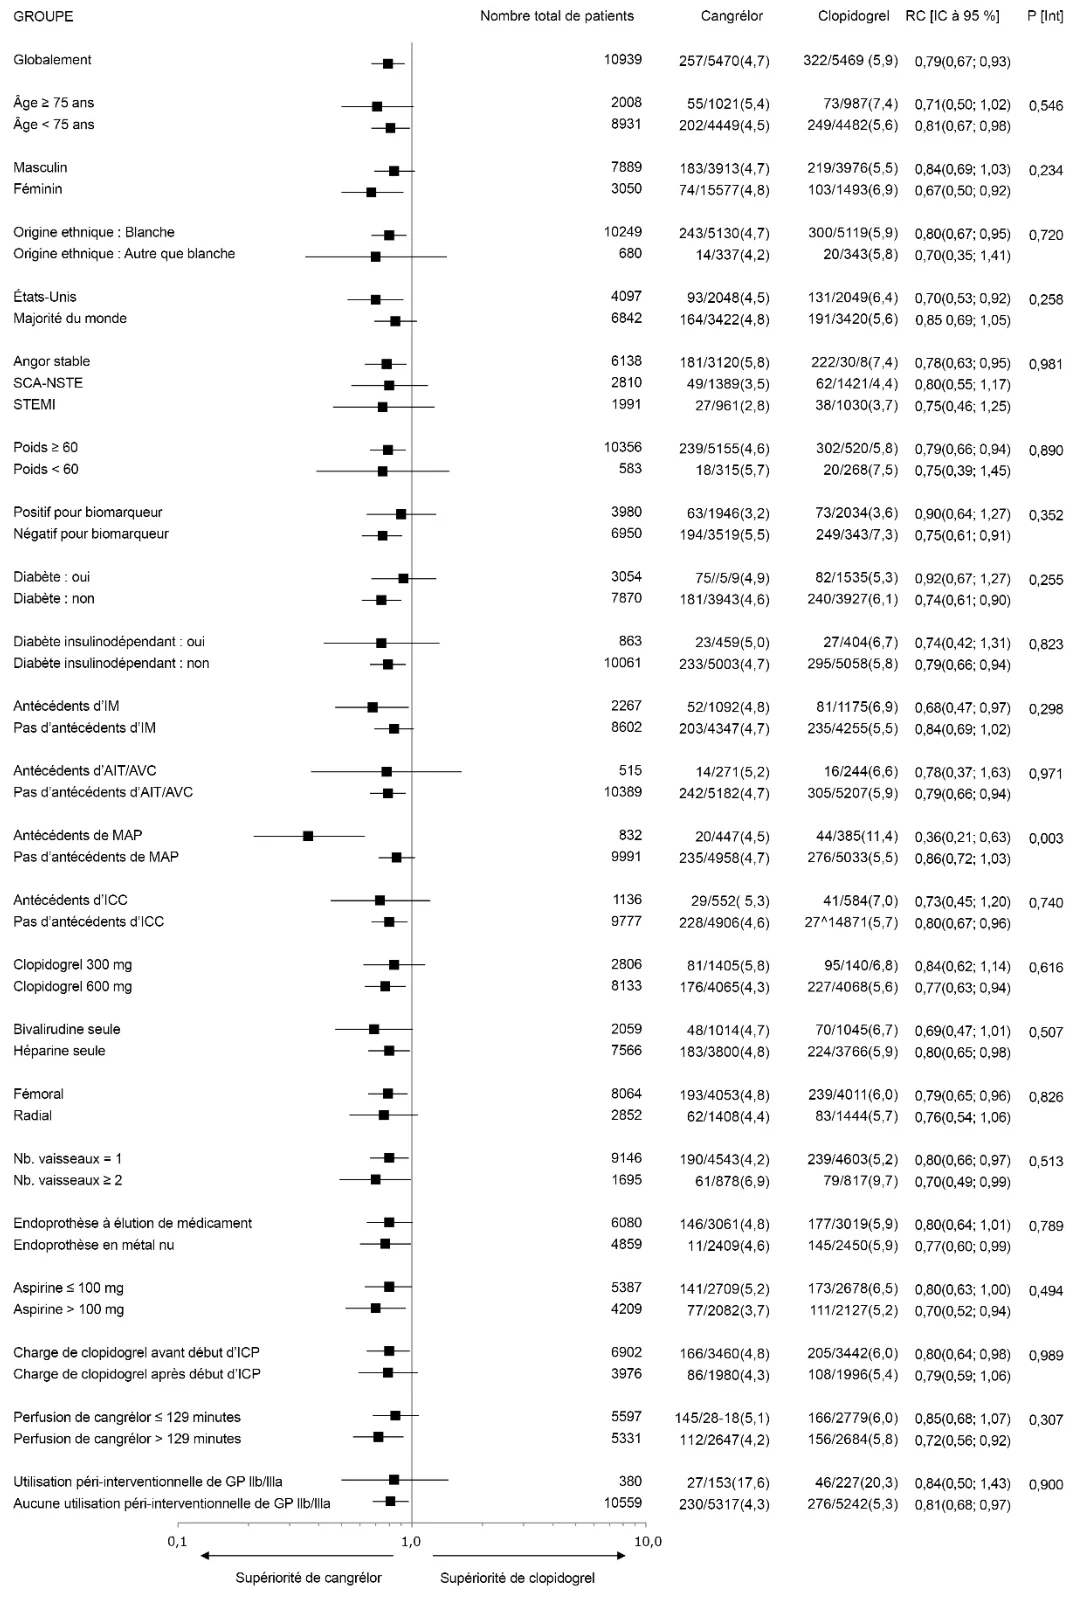 Remarque : La population ITTm comprend tous les sujets randomisés qui ont reçu au moins une dose du médicament à l’étude et ont subi l’intervention ICP initiale.
La figure ci-dessus présente les effets dans divers sous-groupes, dont la majorité représente des caractéristiques à l’inclusion et la plupart avaient été établis à l’avance (la présentation et le poids des patients n’étaient pas des sous-groupes préétablis). Les intervalles de confiance à 95 % indiqués ne prennent pas en compte le nombre de comparaisons réalisées ou les effets d’un facteur donné après ajustement pour tous les autres facteurs. Il convient de ne pas donner un sens trop large à une éventuelle homogénéité ou hétérogénéité apparente au sein des groupes.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité à doses répétées
Une perfusion intraveineuse continue de cangrélor chez des rats et des chiens a mis en évidence une toxicité en fonction du temps. La perfusion intraveineuse continue d’une dose de 60 µg/kg/min chez des chiens mâles pendant 7 jours a induit la présence de cellules inflammatoires dans l’épithélium de l’urothélium, le bassinet rénal, l’uretère et la vessie urinaire. L’administration continue de cangrélor pendant 28 jours a mis en évidence des modifications histologiques comprenant une inflammation du bassinet rénal et de l’urètre, une néphrite interstitielle, une nécrose urothéliale et tubulaire, une dilatation tubulaire, une distension de la vessie et une hyperplasie urothéliale dans les reins, l’uretère et la vessie urinaire des rats et des chiens à des doses d’environ 12 et 15 fois la dose humaine, respectivement. Une gastrite avec ulcération, nécrose de la muqueuse gastrique et des changements inflammatoires dans le côlon et le rectum ont été observés chez des chiens mâles et femelles traités avec une dose de 60 µg/kg/min (15 fois la DMRH). Aucune modification histologique n’a été observée à des doses de 12 μg/kg/min (3 fois l’exposition humaine) et 15 μg/kg/min (3,75 fois l’exposition humaine), respectivement, chez le rat et le chien.
Une augmentation liée à la dose des enzymes hépatiques ASAT et ALAT a été observée chez les rats et les chiens à des doses d’environ 12 et 15 fois la dose humaine, respectivement, sans signes de changements histopathologiques dans le foie.
Bien qu’aucune modification des paramètres de l’EGC ou de la fréquence cardiaque n’ait été observée, quelle que soit la dose, une augmentation de la fréquence des contractions ventriculaires prématurées asynchrones (CVP) a été observée chez un animal recevant une dose de 60 µg/kg/min (15 fois la DMRH).
La perfusion continue de cangrélor pendant 28 jours à la dose d’exposition humaine n’a eu aucun effet indésirable chez les rats et les chiens.
Des changements histologiques de toxicité rénale corrélés à une augmentation des taux de créatinine plasmatique et urinaire, ainsi qu’une augmentation des taux d’urée, de globules blancs, de protéines et de glucose dans l’urine, ont été observés chez les rats et les chiens à partir de 3 fois ou 3,75 fois l’exposition humaine, respectivement.
Cancérogénicité : Aucune étude de cancérogénicité n’a été menée.
Génotoxicité : Le cangrélor s’est avéré non mutagène et non clastogène dans des études de toxicologie génétique, notamment dans des tests in vitro (mutation de gènes bactériens, thymidine kinase dans des cellules de lymphome de souris, aberrations chromosomiques sur des lymphocytes périphériques humains) et in vivo (micronoyaux dans la moelle osseuse de souris). Le cangrélor et ses métabolites de base sont considérés comme non génotoxiques, car aucune mutation génétique ou aucun dommage chromosomique n’a été observé dans une étude de mutagénicité bactérienne.
Toxicologie sur la reproduction et le développement :
Le cangrélor n’a eu aucun effet significatif sur la fertilité de rats mâles ou femelles traités par perfusion continue pendant 28 jours ou sur le développement embryonnaire précoce à une concentration plasmatique à l’état d’équilibre approximativement équivalente à celle obtenue dans le cadre des ICP à la DMRH. Les effets sur la fertilité des rats mâles, y compris la réduction de la capacité à rendre gravides les femelles accouplées, la réduction du nombre de spermatozoïdes, la motilité et la morphologie anormale des spermatozoïdes, ont été observés à une dose de cangrélor de 12 fois la DMRH. Des signes accrus de formation de spermatocèle épididymaire, d’atrophie de l’épithélium tubulaire des testicules et d’oligospermie ont également été notés à cette dose. Ces effets étaient réversibles après une période de 8 semaines sans administration. Le cangrélor n’a pas affecté la fertilité des rats femelles à une dose de 12 fois la DMRH. Toutefois, une diminution de la survie post-implantation des embryons a été observée à cette dose.
Une étude sur le développement prénatal et postnatal chez les rats femelles a démontré l’incidence de la mortalité maternelle chez les mères traitées par 30 µg/kg/min de cangrélor (environ 7,5 fois la DMRH) en perfusion continue du jour 6 de la gestation jusqu’au jour 23 post-partum. Le taux de parturition, l’indice de gestation, la durée de la gestation, le nombre de ratons vivants, morts ou malformés, la proportion des sexes, le taux de naissances vivantes et la lactation des mères étaient inchangés. La survie, le développement physique, le comportement ou la performance reproductive des descendants n’ont pas été affectés.
Dans une étude du développement embryo-fœtal chez le lapin, l’administration de 4, 12 ou 36 µg/kg/min de cangrélor par perfusion IV continue entre les jours 6 et 19 après l’accouplement a provoqué une incidence accrue d’avortement et de perte intra-utérine à des doses ≥ 12 µg/kg/min (3 fois la DMRH). Un retard de la croissance du fœtus a été observé à 36 µg/kg/min (9 fois la DMRH), caractérisé par une réduction du poids fœtal, une légère réduction de l’ossification et une légère augmentation des variations squelettiques. Alors que le traitement par 4, 12 ou 36 µg/kg/min de cangrélor chez des rates gravides du jour 6 au jour 17 post-coïtum a entraîné un retard de croissance fœtale lié à la dose, caractérisé par une augmentation des incidences d’ossification incomplète et de métatarses non ossifiés des membres postérieurs à des niveaux de dose ≥3 µg/kg/min. Des différences de sévérité liées à la dose et à l’espèce ont été observées.
Durant les études sur le développement embryo-fœtal, le cangrélor n’a produit aucune malformation chez le rat ni chez le lapin; il n’est donc pas considéré comme tératogène.
Toxicologie particulière : L’antigénicité du cangrélor a été évaluée chez l’animal au moyen d’études d’anaphylaxie systémique active et d’anaphylaxie cutanée passive. Le cangrélor n’a pas présenté de signes d’antigénicité dans ces deux tests.