


Monographie de produit - Eptifibatide Injection
INDICATIONS ET EMPLOI CLINIQUE
EPTIFIBATIDE INJECTABLE (eptifibatide injectable) est indiqué pour le traitement des patients présentant des symptômes d’angine instable ou d’infarctus du myocarde sans élévation du segment ST, y compris les patients susceptibles de subir, par la suite, une intervention coronarienne percutanée (ICP) et ceux qui seront soumis à un traitement médical.
EPTIFIBATIDE INJECTABLE est indiqué pour le traitement des patients qui subissent une ICP, y compris l’installation d’une endoprothèse coronarienne.
EPTIFIBATIDE INJECTABLE a été conçu pour être utilisé en concomitance avec l’AAS et l’héparine.
CONTRE-INDICATIONS
Le traitement par l’eptifibatide est contre-indiqué dans les cas suivants :
- antécédents de diathèse hémorragique ou signes de saignement anormal au cours des 30 jours précédents;
- thrombocytopénie (< 100 000 cellules/mm3);
- temps de prothrombine > 1,2 fois à celui du témoin, ou Rapport international normalisé (RIN) ≥ 2,0;
- hypertension grave (tension artérielle systolique supérieure à 200 mmHg ou tension artérielle diastolique supérieure à 110 mmHg) non maîtrisée par un traitement antihypertensif;
- intervention chirurgicale importante au cours des 6 semaines précédentes;
- accident vasculaire cérébral au cours des 30 jours précédents ou antécédents d’accident vasculaire cérébral hémorragique, quels qu’ils soient;
- antécédents connus d’affection intracrânienne (tumeur, malformation artérioveineuse, anévrisme);
- administration prévue ou courante d’un autre inhibiteur du récepteur GP IIb-IIIa par voie parentérale;
- insuffisance rénale grave (clairance de la créatinine < 30 mL/min) ou dialyse rénale;
- antécédents de réactions d’hypersensibilité à l’un des ingrédients du médicament;
- hépatopathie importante sur le plan clinique.
MISES EN GARDE
Complications hémorragiques : La survenue d’hémorragies est la complication la plus courante du traitement par l’eptifibatide. En effet, l’administration d’eptifibatide a été associée à une augmentation de la fréquence des petites hémorragies et des hémorragies importantes, selon les critères utilisés par le groupe d’étude TIMI (Thrombolysis in Myocardial Infarction) (voir la section RÉACTIONS DÉFAVORABLES). La plupart des hémorragies importantes observées à la suite de l’administration d’eptifibatide avaient pour siège l’endroit où est établi l’abord artériel lors d’un cathétérisme cardiaque, le tractus gastro-intestinal ou l’appareil génito-urinaire.
Tous les endroits où une hémorragie est susceptible de se produire (par exemple, points d’insertion d’un cathéter, points de ponction veineuse ou artérielle, sièges d’incision ou points de ponction par aiguille, voies gastro-intestinales et génito-urinaires et région rétropéritonéale) doivent être examinés avec soin.
On a remarqué une augmentation de la fréquence des hémorragies importantes chez les patients subissant une ICP qui recevaient l’eptifibatide comparativement à celle observée chez les patients du groupe placebo; toutefois, le nombre de transfusions nécessaires n’a pas augmenté de façon considérable. Il demeure qu’on doit prendre des précautions particulières pour réduire au minimum le risque de complications hémorragiques chez ces patients (voir la section PRÉCAUTIONS). SI LES HÉMORRAGIES NE PEUVENT ÊTRE MAÎTRISÉES PAR L’APPLICATION D’UNE PRESSION, LA PERFUSION D’EPTIFIBATIDE ET L’ADMINISTRATION CONCOMITANTE D’HÉPARINE DOIVENT ÊTRE INTERROMPUES IMMÉDIATEMENT.
Les données cliniques dont nous disposons indiquent que le risque de petites hémorragies ou d’hémorragies importantes attribuable au traitement par l’eptifibatide pourrait être plus élevé chez les patients pesant moins de 70 kg.
Numération plaquettaire inférieure à 100 000/mm3 : Comme l’eptifibatide est un antiagrégant plaquettaire, il faut faire preuve de prudence lorsqu’on l’administre à des patients présentant une numération plaquettaire de moins de 100 000/mm3. Ce médicament n’a pas été employé en contexte clinique chez des personnes présentant une numération plaquettaire de moins de 100 000/mm3.
PRÉCAUTIONS
Complications hémorragiques :
Pontage aorto-coronarien : Le traitement par l’eptifibatide n’a pas été associé à une majoration des complications hémorragiques chez les patients subissant un pontage aorto-coronarien. La perfusion d’eptifibatide doit être interrompue avant une telle intervention.
Intervention coronarienne percutanée (ICP) – Soin de l’abord fémoral :
Le traitement par l’eptifibatide a été associé à une majoration des complications hémorragiques (petites hémorragies ou hémorragies importantes), particulièrement à l’endroit où est établi l’abord fémoral servant à la mise en place de l’introducteur artériel fémoral. Chez les patients qui subissent une ICP, la perfusion d’eptifibatide doit être poursuivie pendant une période pouvant atteindre 18 à 24 heures suivant l’intervention ou jusqu’à ce que le patient reçoive son congé, selon la première éventualité. L’administration d’héparine est déconseillée après l’ICP. L’introducteur artériel fémoral peut être retiré durant le traitement par l’eptifibatide. On recommande d’interrompre l’administration d’héparine de 3 à 4 heures avant le retrait de l’introducteur artériel fémoral et d’attendre que le temps de céphaline activée soit inférieur à 45 secondes ou que le temps de coagulation activée soit inférieur à 150 secondes avant de tenter cette manœuvre. L’administration d’héparine et d’eptifibatide doit être interrompue et l’hémostase de l’abord fémoral doit être réalisée au moins 2 à 4 heures avant que le patient ne reçoive son congé.
Valeurs cibles pour le temps de céphaline activée et le temps de coagulation activée : Le temps de céphaline activée doit être maintenu entre 50 et 70 secondes, sauf si le patient doit subir une ICP. Pour les angioplasties réalisées dans le cadre de l’étude PURSUIT, le temps de coagulation activée exigé variait entre 300 et 350 secondes. On a observé une majoration des complications hémorragiques, particulièrement à l’endroit où l’abord fémoral avait été établi, chez les patients auxquels on avait injecté une dose de 180 mcg/kg d’eptifibatide en bolus, suivie d’une perfusion de 2 mcg/kg/min comparativement aux patients qui avaient reçu le placebo. Le protocole de l’étude ESPRIT stipulait qu’au cours de l’installation d’une endoprothèse coronarienne, le temps de coagulation activée devait se situer entre 200 et 300 secondes. On a observé une majoration des complications hémorragiques, particulièrement à l’endroit où l’abord fémoral avait été établi, chez les patients auxquels on avait injecté une dose de 180 mcg/kg d’eptifibatide en bolus, suivie d’une perfusion de 2 mcg/kg/min, et un autre bolus de 180 mcg/kg administré 10 minutes après le premier (temps de coagulation activée moyen de 284 secondes) comparativement aux patients qui avaient reçu le placebo (temps de coagulation activée moyen de 276 secondes). Compte tenu des temps de coagulation activée peu élevés, les saignements ont été moins fréquents que ceux qu’on avait observés avec l’eptifibatide lors des essais PURSUIT et IMPACT II. En outre, le nombre de transfusions nécessaires a peu augmenté.
L’essai PRIDE a été réalisé avant l’étude PURSUIT. Il s’agissait d’un essai multicentrique, sous contrôle placebo, avec répartition aléatoire des patients, réalisé auprès de 126 patients atteints de coronaropathie et subissant une angioplastie. Il a servi à évaluer les paramètres pharmacodynamiques d’eptifibatide lorsque ce médicament était administré suivant trois schémas posologiques différents. Dans tous les cas, les perfusions ont été poursuivies pendant 24 heures après l’angioplastie. La fréquence des complications hémorragiques chez les patients qui avaient reçu une dose de 180 mcg/kg d’eptifibatide en bolus, suivie d’une perfusion de 2,0 mcg/kg/min ainsi qu’une dose d’héparine permettant d’obtenir un temps de coagulation activée de 200 à 250 secondes s’est révélée semblable à celle que l’on avait observée chez les patients qui avaient reçu le placebo et une dose d’héparine permettant d’obtenir un temps de coagulation activée allant de 300 à 350 secondes. Cet essai n’avait pas été conçu dans le but d’étudier l’efficacité de l’eptifibatide sur le plan clinique.
Il faut mesurer le temps de céphaline activée ou le temps de coagulation activée avant de retirer l’introducteur artériel. Celui-ci doit demeurer en place jusqu’à ce que le temps de céphaline activée soit inférieur à 45 secondes ou que le temps de coagulation activée soit inférieur à 150 secondes.
Le tableau 1 montre le risque d’hémorragie importante chez les patients de l’étude PURSUIT, établi en fonction du temps de céphaline activée maximal mesuré à 72 heures.
Tableau 1
Risque d’hémorragie importante chez les patients de l’étude PURSUIT mesuré dans les 72 heures, établi en fonction du temps de céphaline activée maximal.
| Placebo n (%) | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 mcg/kg/min n (%) | |
|---|---|---|
| Temps de céphaline activée maximal (secondes) | ||
| < 50 | 44/721 (6,1 %) | 44/743 (5,9 %) |
| De 50 à 70 (recommandé) | 92/908 (10,1 %) | 99/883 (11,2 %) |
| > 70 | 281/2 786 (10,1 %) | 345/2 811 (12,3 %) |
Soin des points de ponction : Il faut réduire au minimum les ponctions artérielles et veineuses, les injections intramusculaires, ainsi que l’utilisation de sondes urinaires, de tubes nasotrachéaux, de sondes nasogastriques et de brassards de tensiomètres automatiques. Les voies d’abord intraveineux non compressibles (les veines jugulaires et sous-clavière, par exemple) doivent être évitées. Il faut surveiller les points de ponction vasculaires et consigner toute observation. L’emploi d’un régulateur du débit de l’héparine ou de la solution saline doit être envisagé lors des prélèvements sanguins. Les pansements doivent être retirés avec précaution.
Épreuves de laboratoire : Les épreuves de laboratoire suivantes doivent être réalisées avant la perfusion d’eptifibatide : numération plaquettaire, hématocrite ou hémoglobinémie, créatininémie, temps de prothrombine et temps de céphaline activée. Chez les patients subissant une ICP qui ont déjà reçu de l’héparine, il faut également déterminer le temps de coagulation activée. Pendant le traitement par l’eptifibatide et après celui-ci, on doit surveiller de près les numérations plaquettaires et l’intensité de l’effet anticoagulant de l’héparine par la détermination du temps de coagulation activée. Les numérations plaquettaires doivent être réalisées de 2 à 4 heures après l’injection en bolus d’EPTIFIBATIDE INJECTABLE, puis 24 heures après la fin de la perfusion ou avant d’accorder son congé au patient, selon la première de ces éventualités.
Thrombocytopénie : Des numérations plaquettaires additionnelles doivent être réalisées dans le cas des patients chez lesquels on observe une diminution du nombre de plaquettes (moins de 100 000/mm3) (voir la section RÉACTIONS DÉFAVORABLES, tableaux 9, 10 et 11). Si les résultats de ces épreuves confirment la présence d’une thrombocytopénie, le traitement par l’eptifibatide et l’héparinothérapie doivent immédiatement être interrompus. Le patient doit être mis en observation et les mesures thérapeutiques appropriées doivent être prises.
Des cas de thrombocytopénie aiguë ont été signalés dans le cadre de la pharmacovigilance. On a constaté une réversibilité de la thrombocytopénie aiguë à l’arrêt du traitement. Cette régression rapide de l’action pharmacologique est attribuable à la courte demi-vie plasmatique d’eptifibatide (environ 2,5 heures) et à la dissociation rapide d’eptifibatide du récepteur plaquettaire GP IIb-IIIa.
Allongement du temps de saignement : L’administration d’eptifibatide par injection intraveineuse en bolus et par perfusion allonge le temps de saignement, celui-ci pouvant être jusqu’à 5 fois plus élevé qu’au début du traitement. Ce phénomène s’est révélé réversible après l’arrêt de la perfusion, le temps de saignement étant presque revenu aux valeurs initiales après une période de 4 à 6 heures. Lorsqu’elle est administrée seule, la solution injectable d’eptifibatide n’exerce aucun effet mesurable sur le temps de prothrombine ou sur le temps de céphaline activée.
Altération de la fonction rénale : L’eptifibatide est éliminé à 50 % environ par les reins et approximativement à 50 % par d’autres mécanismes. Chez les patients atteints d’insuffisance rénale modérée dont la clairance de la créatinine est ≥ 30 - < 50 mL/min (tel que déterminé au moyen de la formule de Cockcroft-Gault), l’élimination totale du médicament est réduite d’environ 50 % et les concentrations plasmatiques d’eptifibatide à l’état d’équilibre sont doublées (voir la formule de Cockcroft-Gault à la section POSOLOGIE ET ADMINISTRATION).
Par conséquent, la dose de la perfusion doit être réduite à 1,0 mcg/kg/min chez ces patients. Nous ne disposons d’aucune donnée clinique pour les patients sous hémodialyse. Selon les résultats d’études in vitro, l’eptifibatide peut être éliminé du plasma par dialyse.
Grossesse : Dans le cadre d’études de reproduction et de tératologie, on a administré de l’eptifibatide à des rates gravides, par perfusion intraveineuse de doses pouvant aller jusqu’à 72 mg/kg/jour, soit 24 fois la dose quotidienne maximale recommandée chez l’humain (3 mg/kg/jour). Ces études ont également porté sur l’administration d’eptifibatide à des lapines gravides, par perfusion de doses pouvant aller jusqu’à 36 mg/kg/jour, soit 12 fois la dose quotidienne maximale recommandée chez l’humain. Ces études n’ont révélé aucun signe d’altération de la fertilité ou d’effet toxique sur le fœtus qui pourrait être attribuable à l’eptifibatide. On a démontré que l’eptifibatide traversait la barrière placentaire chez des rates gravides. Toutefois, aucune étude appropriée et bien contrôlée portant sur l’eptifibatide n’a été effectuée chez la femme enceinte. Étant donné que les études sur la reproduction animale ne sont pas toujours représentatives de la réaction chez l’humain, on ne doit utiliser ce médicament chez la femme enceinte qu’en cas d’absolue nécessité.
Allaitement : On ne sait pas si l’eptifibatide est excrété dans le lait maternel humain. C’est pourquoi les femmes doivent cesser d’allaiter pendant la période d’administration du médicament.
Usage chez les enfants : L’innocuité et l’efficacité de l’eptifibatide n’ont pas été établies chez les enfants.
Usage chez les personnes âgées : Le tableau 2 et le tableau 3 montrent la fréquence des complications hémorragiques et des transfusions survenues dans le cadre de l’essai PURSUIT chez les patients âgés de 65 ans et plus et chez les patients âgés de 75 ans et plus, respectivement. Les complications hémorragiques étaient plus fréquentes chez les personnes âgées, tant dans le groupe placebo que dans le groupe ayant reçu de l’eptifibatide; en outre, le risque supplémentaire d’hémorragie liée à l’eptifibatide était supérieur chez les personnes âgées. Aucun ajustement de la dose n’a été effectué chez les personnes âgées, mais les patients de plus de 75 ans devaient peser au moins 50 kg pour être admis à l’étude PURSUIT; aucune restriction de cette nature n’était imposée lors de l’essai ESPRIT (voir la section RÉACTIONS DÉFAVORABLES).
Tableau 2
Fréquence des complications hémorragiques et des transfusions au cours des 30 jours ayant suivi la répartition aléatoire chez les patients âgés de 65 ans et plus
Étude PURSUIT
| Placebo | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 | ||||
|---|---|---|---|---|---|
| Nombre de patients (%) | |||||
| Hémorragies importantesa, c | 230/2 220 (10,4 %) | 269/2 209 (12,2 %) | |||
| Petites hémorragiesa, c | 190/2 220 (8,6 %) | 358/2 209 (16,2 %) | |||
| Hémorragies nécessitant une transfusionb | 307/2 270 (13,5 %) | 375/2 237 (16,8 %) | |||
a : Pour ce qui est des hémorragies importantes et des petites hémorragies, on n’a tenu compte de chaque patient qu’une seule fois. Chez les patients qui avaient eu ces deux types d’hémorragie, seules les hémorragies importantes ont été considérées.
b : Comprend tous les types de transfusion : sang total, concentré de globules rouges, plasma frais congelé, cryoprécipité, plaquettes, et auto-transfusion lors de l’hospitalisation initiale.
c : Fréquence établie chez les patients pour lesquels les données cliniques étaient suffisantes pour permettre de déterminer le type d’hémorragie.
Tableau 3
Fréquence des complications hémorragiques et des transfusions au cours des 30 jours ayant suivi la répartition aléatoire chez les patients âgés de 75 ans et plus
Étude PURSUIT
| Placebo | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 | ||||
|---|---|---|---|---|---|
| Nombre de patients (%) | |||||
| Hémorragies importantesa, c | 53/655 (8,1 %) | 78/663 (11,8 %) | |||
| Petites hémorragiesa, c | 56/655 (8,5 %) | 130/663 (19,6 %) | |||
| Hémorragies nécessitant une transfusionb | 81/672 (12,1 %) | 121/673 (18,0 %) | |||
a : Pour ce qui est des hémorragies importantes et des petites hémorragies, on n’a tenu compte de chaque patient qu’une seule fois. Chez les patients qui avaient eu ces deux types d’hémorragie, seules les hémorragies importantes ont été considérées.
b : Comprend tous les types de transfusion : sang total, concentré de globules rouges, plasma frais congelé, cryoprécipité, plaquettes, et auto-transfusion lors de l’hospitalisation initiale.
c : Fréquence établie chez les patients pour lesquels les données cliniques étaient suffisantes pour permettre de déterminer le type d’hémorragie.
Interactions médicamenteuses :
Les études réalisées sur l’eptifibatide ont porté sur l’administration de ce médicament en association avec de l’héparine et de l’AAS (voir la section ESSAIS CLINIQUES). Un tel schéma thérapeutique a été associé à une augmentation de la fréquence des complications hémorragiques comparativement aux résultats observés à la suite de l’administration d’héparine et d’AAS seuls. Cependant, comme l’eptifibatide inhibe l’agrégation plaquettaire, il faut l’employer avec prudence en association avec d’autres médicaments pouvant avoir une incidence sur l’hémostase, notamment les thrombolytiques, les anticoagulants administrés par voie orale, les anti-inflammatoires non stéroïdiens, le dipyridamole, la ticlopidine et le clopidogrel. L’administration concomitante d’eptifibatide et d’autres inhibiteurs du récepteur plaquettaire GP IIb-IIIa doit être évitée afin de prévenir la survenue d’effets pharmacologiques additifs.
Lors de l’étude ESPRIT, on a d’emblée administré du clopidogrel et, dans certains cas, de la ticlopidine, à partir de la journée où l’endoprothèse coronarienne était installée.
Les complications hémorragiques ont été plus fréquentes chez les patients qui recevaient de l’héparine en concomitance pendant l’ICP, et dont le temps de coagulation activée dépassait 350 secondes (voir la section PRÉCAUTIONS).
Thrombolytiques : Peu de données ont été recueillies sur l’emploi concomitant d’eptifibatide et de thrombolytiques. Dans une étude ayant porté sur 180 patients recevant des doses massives d’alteplase, l’administration concomitante d’eptifibatide en doses pouvant atteindre 180 mcg/kg et 0,75 mcg/kg/min n’a pas accru la fréquence de complications hémorragiques importantes ni de transfusions, par rapport à l’administration d’alteplase seule. Par ailleurs, dans une étude distincte ayant porté sur 181 patients recevant de la streptokinase (1,5 million d’unités en 60 minutes), l’administration de doses croissantes d’eptifibatide a été bien tolérée jusqu’aux seuils de 1,3 et de 2,0 mcg/kg/min; ces derniers débits de perfusion ont entraîné une augmentation de la fréquence de complications hémorragiques et de transfusions.
D’après les données limitées dont nous disposons sur l’administration d’eptifibatide à des patients qui reçoivent des thrombolytiques, le risque de complications hémorragiques attribuables à l’action conjuguée des médicaments ne peut être évalué. Par conséquent, avant de prescrire un schéma thérapeutique reposant sur l’administration concomitante d’eptifibatide et de thrombolytiques, le médecin doit évaluer soigneusement les risques qu’il comporte en regard des bienfaits que l’on peut en escompter.
Enfin, l’expérience acquise auprès de 40 patients ayant reçu les doses maximales d’eptifibatide (soit 180 mcg/kg et 2,0 mcg/kg/min) associées à des doses maximales de thrombolytique a révélé une incidence de 25 % de complications hémorragiques importantes.
Interaction pharmacocinétique et pharmacodynamique avec l’énoxaparine : L’emploi d’énoxaparine toutes les 12 heures en injections sous-cutanées de 1,0 mg/kg plutôt que d’héparine non fractionnée n’a pas modifié les caractéristiques pharmacocinétiques de l’eptifibatide ni le degré d’inhibition de l’agrégation plaquettaire.
RÉACTIONS DÉFAVORABLES
Au total, 16 782 patients ont été traités dans le cadre d’essais cliniques de phase III (PURSUIT, IMPACT II et ESPRIT). L’âge moyen de l’effectif s’élevait à 62 ans (fourchette : de 20 à 94 ans). En tout, 89 % des patients étaient Blancs, tandis que les autres étaient surtout Noirs (5 %) ou Hispaniques (5 %). La population était composée de 68 % d’hommes. Compte tenu des divers schémas thérapeutiques employés dans les trois études, les données n’ont pas été regroupées.
Complications hémorragiques : Le tableau 4 et le tableau 5 indiquent respectivement la fréquence des complications hémorragiques et des transfusions observée dans le cadre de l’étude PURSUIT pendant la perfusion d’eptifibatide et à 30 jours. La fréquence des complications hémorragiques et des transfusions est présentée respectivement au tableau 6 et au tableau 7 pour l’étude IMPACT II et pour l’étude ESPRIT.
Les hémorragies ont été jugées petites ou importantes en fonction des critères établis par le groupe d’étude TIMI. Ainsi, on a considéré importantes les hémorragies intracrâniennes ou toute autre hémorragie entraînant une baisse de l’hémoglobinémie supérieure à 5 g/dL. Les petites hémorragies comprenaient : hématurie macroscopique spontanée, hématémèse spontanée, perte sanguine observable entraînant une baisse de l’hémoglobinémie supérieure à 3 g/dL ou à 4 g/dL en l’absence d’un siège manifeste d’hémorragie. Chez les patients ayant reçu des transfusions, on a estimé la perte d’hémoglobine correspondante en s’inspirant de la méthode de Landefeld, et al.
Tableau 4
Complications hémorragiques et transfusions pendant la perfusion Étude PURSUIT
| Placebo | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 | ||||
|---|---|---|---|---|---|
| Nombre de patients (%) | |||||
| Hémorragies importantesa, c | 59/4 577 (1,3 %) | 96/4 604 (2,1 %) | |||
| Petites hémorragiesa, c | 89/4 577 (1,9 %) | 186/4 604 (4,0 %) | |||
| Hémorragies nécessitant une transfusionb | 19/4 696 (0,4 %) | 34/4 679 (0,7 %) | |||
a : Pour ce qui est des hémorragies importantes et des petites hémorragies, on n’a tenu compte de chaque patient qu’une seule fois. Chez les patients qui avaient eu ces deux types d’hémorragie, seules les hémorragies importantes ont été considérées.
b : Comprend tous les types de transfusion : sang total, concentré de globules rouges, plasma frais congelé, cryoprécipité, plaquettes, et auto-transfusion lors de l’hospitalisation initiale.
c : Fréquence établie chez les patients pour lesquels les données cliniques étaient suffisantes pour permettre de déterminer le type d’hémorragie.
Tableau 5
Complications hémorragiques et transfusions au cours de 30 jours Étude PURSUIT
| Placebo | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 | ||||
|---|---|---|---|---|---|
| Nombre de patients (%) | |||||
| Hémorragies importantesa, c | 425/4 577 (9,3 %) | 498/4 604 (10,8 %) | |||
| Petites hémorragiesa, c | 347/4 577 (7,6 %) | 604/4 604 (13,1 %) | |||
| Hémorragies nécessitant une transfusionb | 490/4 696 (10,4 %) | 601/4 679 (12,8 %) | |||
a : Pour ce qui est des hémorragies importantes et des petites hémorragies, on n’a tenu compte de chaque patient qu’une seule fois. Chez les patients qui avaient eu ces deux types d’hémorragie, seules les hémorragies importantes ont été considérées.
b : Comprend tous les types de transfusion : sang total, concentré de globules rouges, plasma frais congelé, cryoprécipité, plaquettes, et auto-transfusion lors de l’hospitalisation initiale.
c : Fréquence établie chez les patients pour lesquels les données cliniques étaient suffisantes pour permettre de déterminer le type d’hémorragie.
Tableau 6
Complications hémorragiques et transfusions au cours de 30 jours Étude IMPACT II
| Placebo n (%) | Eptifibatide Bolus de 135 mcg/kg, perfusion de 0,5 mcg/kg/min | Eptifibatide Bolus de 135 mcg/kg, perfusion de 0,75 mcg/kg/min | |
|---|---|---|---|
| Nombre de patients | 1 285 | 1 300 | 1 286 |
| Hémorragies importantesa | 55 (4,5 %) | 55 (4,4 %) | 58 (4,7 %) |
| Petites hémorragiesa | 115 (9,3 %) | 146 (11,7 %) | 177 (14,2 %) |
| Hémorragies nécessitant une transfusionb | 66 (5,1 %) | 71 (5,5 %) | 74 (5,8 %) |
Remarque : dénominateur établi à partir des patients pour qui des données ont pu être obtenues.
a : Pour ce qui est des hémorragies importantes et des petites hémorragies, on n’a tenu compte de chaque patient qu’une seule fois. Chez les patients qui avaient eu ces deux types d’hémorragie, seules les hémorragies importantes ont été considérées.
b : Comprend tous les types de transfusion : sang total, concentré de globules rouges, plasma frais congelé, cryoprécipité, plaquettes, et auto-transfusion lors de l’hospitalisation initiale.
Tableau 7
Complications hémorragiques et transfusions au cours de 48 heures†
Étude ESPRIT
| Placebo n (%) | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 mcg/kg/min et bolus de 180 mcg/kg 10 min après le premier | |
|---|---|---|
| Nombre de patients | 1 024 | 1 040 |
| Hémorragies importantesa | 4 (0,4 %) | 13 (1,3 %) |
| Petites hémorragiesa | 18 (2,0 %) | 29 (3,0 %) |
| Hémorragies nécessitant une transfusionb | 11 (1,1 %) | 16 (1,5 %) |
| Indéterminéc | 102 | 68 |
† Ou au moment du congé, selon la première éventualité.
a : Pour ce qui est des hémorragies importantes et des petites hémorragies, on n’a tenu compte de chaque patient qu’une seule fois. Chez les patients qui avaient eu ces deux types d’hémorragie, seules les hémorragies importantes ont été considérées.
b : Comprend tous les types de transfusion : sang total, concentré de globules rouges, plasma frais congelé, cryoprécipité, plaquettes, et auto-transfusion lors de l’hospitalisation initiale.
c : Nombre de personnes pour lesquelles il a été impossible de déterminer le type d’hémorragie selon les critères du groupe d’étude TIMI; ces patients sont exclus du dénominateur dans le calcul des pourcentages.
Lors de l’étude PURSUIT, le traitement par l’eptifibatide s’est traduit par une majoration du risque d’hémorragies importantes (augmentation de 1,5 %) et par une fréquence plus élevée de transfusions (augmentation de 2,4 %) comparativement aux résultats obtenus chez les patients qui avaient reçu le placebo. On a également noté une fréquence plus élevée de petites hémorragies (augmentation de 5,5 %) chez les patients traités par l’eptifibatide comparativement à celle observée chez les patients ayant reçu le placebo.
Dans le cadre de l’étude PURSUIT, l’augmentation la plus marquée de la fréquence des hémorragies importantes dans le groupe de patients traités par l’eptifibatide a été associée aux saignements à l’endroit où avait été établi l’abord fémoral (2,8 % vs 1,3 %). Les hémorragies oropharyngées (surtout gingivales), génito-urinaires, gastro-intestinales et rétropéritonéales se sont également produites plus souvent chez les patients traités par l’eptifibatide que chez les patients du groupe placebo.
Chez les patients qui ont subi une hémorragie importante lors de l’étude IMPACT II, la fréquence d’hémorragies a été plus élevée dans le groupe traité par l’eptifibatide que dans le groupe placebo, mais seulement au niveau de l’abord fémoral (3,2 % versus 2,8 %).
La majorité des complications hémorragiques importantes survenues pendant l’étude ESPRIT se sont produites à l’endroit où avait été établi l’abord vasculaire (chez 1 et 8 patients – soit 0,1 % et 0,8 % des patients – respectivement dans le groupe placebo et dans le groupe traité par l’eptifibatide). Des complications hémorragiques ayant d’« autres sièges » sont survenues chez
0,2 % et 0,4 % des patients respectivement; les hémorragies génito-urinaires, gastro-intestinales et rétropéritonéales sont survenues encore moins souvent.
Le tableau 8 illustre la fréquence des hémorragies importantes survenues lors des différentes interventions cardiaques réalisées dans le cadre de l’étude PURSUIT selon les critères établis par le groupe d’étude TIMI. Les interventions de revascularisation cardiaque (pontage aorto- coronarien ou hémorragie à l’emplacement de l’abord fémoral) sont celles qui se sont accompagnées du plus grand nombre de complications hémorragiques.
Il n’existe pas de tableau semblable pour l’étude ESPRIT, car tous les participants se sont fait installer une endoprothèse coronarienne, et seulement 11 patients ont subi un pontage aorto- coronarien.
Tableau 8
Hémorragies importantes selon le type d’intervention réalisée dans le cadre de l’étude PURSUIT†
| Placebo n (%) | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 mcg/kg/min | |
|---|---|---|
| Patients | 4 577 | 4 604 |
| Fréquence globale des hémorragies importantes | 425 (9,3 %) | 498 (10,8 %) |
Fréquence selon le type d’intervention : Pontage aorto-coronarien | 375 (8,2 %) | 377 (8,2 %) |
| Angioplastie sans pontage aorto- coronarien | 27 (0,6 %) | 64 (1,4 %) |
| Angiographie sans angioplastie ni pontage aorto-coronarien | 11 (0,2 %) | 29 (0,6 %) |
| Traitement médical seulement | 12 (0,3 %) | 28 (0,6 %) |
†Données recueillies jusqu’à ce que les patients, y compris les patients ayant subi un pontage aorto-coronarien, reçoivent leur congé.
Les patients ayant subi un pontage aorto-coronarien sont ceux qui, dans les deux groupes de traitement, ont présenté le plus grand nombre d’hémorragies importantes. L’augmentation de la fréquence des hémorragies importantes a surtout été attribuable aux patients qui avaient subi une angioplastie et qui avaient reçu de l’eptifibatide plutôt que le placebo.
Dans le cadre des études PURSUIT et ESPRIT, le risque de survenue d’hémorragies importantes à la suite d’un traitement par l’eptifibatide s’est révélé inversement proportionnel au poids du patient, particulièrement chez les patients pesant moins de 70 kg.
Les complications hémorragiques ayant nécessité l’arrêt du traitement ont été plus fréquentes chez les patients ayant reçu l’eptifibatide que chez les patients du groupe placebo (4,6 % vs 0,9 % lors de l’essai ESPRIT, 8 % vs 1 % lors de l’étude PURSUIT et 3,5 % vs 1,9 % lors de l’essai IMPACT II).
Hémorragies intracrâniennes et accidents vasculaires cérébraux : Les hémorragies intracrâniennes ont été rares lors des études PURSUIT, IMPACT II et ESPRIT. En effet, dans le cadre de l’étude PURSUIT, seulement 3 patients du groupe placebo et 5 patients du groupe traité par l’eptifibatide (bolus de 180 mcg/kg suivi d’une perfusion de 2,0 mcg/kg/min) ont subi un accident vasculaire cérébral hémorragique. La fréquence globale des accidents vasculaires cérébraux s’est chiffrée à 0,7 % chez les patients ayant reçu l’eptifibatide (bolus de 180 mcg/kg suivi d’une perfusion de 2,0 mcg/kg/min) et à 0,8 % chez les patients du groupe placebo.
L’évaluation, par l’investigateur, de tous les accidents vasculaires cérébraux survenus dans les 6 mois ayant suivi la répartition aléatoire des patients, a permis de conclure que, dans le cadre de l’étude PURSUIT, 1,3 % des patients qui avaient reçu une injection en bolus d’une dose de 180 mcg/kg d’eptifibatide suivie d’une perfusion de 2 mcg/kg/min et 1,5 % des patients du groupe placebo avaient été victimes d’un tel accident.
Pendant l’étude IMPACT II, une hémorragie intracrânienne est survenue chez 1 patient traité par l’eptifibatide (bolus de 135 mcg/kg suivi d’une perfusion de 0,5 mcg/kg/min), chez 2 patients traités par une dose différente d’eptifibatide (bolus de 135 mcg/kg suivi d’une perfusion de 0,75 mcg/kg/min) et chez 2 patients du groupe placebo. La fréquence globale des accidents vasculaires cérébraux s’est chiffrée à 0,5 %, à 0,7 % et à 0,7 % respectivement dans chacun des groupes.
Dans le cadre de l’étude ESPRIT, on a noté 3 accidents vasculaires cérébraux hémorragiques – soit 1 dans le groupe placebo et 2 dans le groupe traité par l’eptifibatide (bolus de 180 mcg/kg suivi d’une perfusion de 2,0 mcg/kg/min, et bolus de 180 mcg/kg administré 10 min après le premier). De plus, un cas d’infarctus cérébral a été noté dans le groupe traité par l’eptifibatide. Les deux patients qui ont subi un accident vasculaire cérébral hémorragique pendant leur traitement par l’eptifibatide avaient reçu plus de 10 000 unités d’héparine.
Thrombocytopénie : Dans le cadre des études PURSUIT et IMPACT II, la fréquence de thrombocytopénie (nombre de plaquettes inférieur à 100 000/mm3 ou diminution de plus de 50 % du nombre de plaquettes par rapport aux valeurs initiales) (voir les tableaux 9 et 10) et de transfusions de plaquettes s’est révélée semblable chez les patients traités par l’eptifibatide et chez ceux qui avaient reçu le placebo. Lors de l’étude ESPRIT, cette fréquence était de 0,6 % dans le groupe placebo et de 1,2 % dans le groupe traité par l’eptifibatide (se reporter au tableau 11).
Tableau 9
Fréquence des anomalies marquées de la numération plaquettaire après le début de l’étude chez les patients ayant reçu le placebo ou l’eptifibatide†
PURSUIT
| Anomalies | Placebo | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 |
|---|---|---|
| Numération plaquettaire | ||
| < 100 000/mm3 | 225/4 587 (5 %) | 226/4 599 (5 %) |
| Diminution de 50 % ou plus par rapport aux valeurs initiales** | 231/4 516 (5 %) | 250/4 544 (5 %) |
| < 50 000/mm3 | 19/4 587 (< 1 %) | 26/4 599 (1 %) |
| < 20 000/mm3 | 2/4 587 (< 1 %) | 9/4 599 (< 1 %) |
† Données recueillies jusqu’à ce que les patients reçoivent leur congé, y compris les patients ayant subi un pontage aorto-coronarien.
** Il fallait avoir obtenu la valeur de départ et au moins une valeur consécutive au traitement. Pour les autres paramètres, seule la valeur consécutive au traitement était nécessaire.
Tableau 10
Fréquence des anomalies marquées de la numération plaquettaire après le début de l’étude chez les patients ayant reçu le placebo ou l’eptifibatide
IMPACT II
| Anomalies | Placebo | Eptifibatide Bolus de 135 mcg/kg, perfusion de 0,5 | Eptifibatide Bolus de 135 mcg/kg, perfusion de 0,75 |
|---|---|---|---|
| Numération plaquettaire | |||
| < 100 000/mm3 | 31/1 285 (2,4 %) | 34/1 300 (2,6 %) | 36/1 286 (2,8 %) |
| Diminution de 50 % ou plus par rapport aux valeurs initiales | 39/1 285 (3,0 %) | 29/1 300 (2,2 %) | 33/ 1 286 (2,6 %) |
| < 50 000/mm3 | 8/1 285 (0,6 %) | 2/1 300 (0,2 %) | 5/1 286 (0,4 %) |
Remarque : Pourcentages calculés à partir de la population totale.
Tableau 11
Fréquence des anomalies marquées de la numération plaquettaire après le début de l’étude chez les patients ayant reçu le placebo ou l’eptifibatide†
ESPRIT
| Anomalies | Placebo n (%) | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 mcg/kg/min, bolus de 180 mcg/kg administré 10 min après le premier n (%) |
|---|---|---|
| Numération plaquettaire | ||
| < 100 000/mm3 | 4/1 024 (0,4 %) | 9/1 040 (0,9 %) |
< 100 000/mm3 ou diminution de 50 % ou plus par rapport aux valeurs initiales | 6/1 024 (0,6 %) | 12/1 040 (1,2 %) |
| Diminution de 50 % ou plus par rapport aux valeurs initiales** | 2/1 024 (0,2 %) | 9/1 040 (0,9 %) |
| De ≥ 20 000/mm3 à < 50 000/mm3 | 0/1 024 (0 %) | 0/1 040 (0 %) |
| < 20 000/mm3 | 0/1 024 (0 %) | 2/1 040 (0,2 %) |
†Données recueillies dans les 48 heures suivant le traitement par l’eptifibatide ou par le placebo.
** Il fallait avoir obtenu la valeur de départ et au moins une valeur consécutive au traitement. Pour les autres paramètres, seule la valeur consécutive au traitement était nécessaire.
Réactions allergiques : Dans le cadre de vastes études réalisées avec répartition aléatoire des sujets, on a observé une incidence de réactions anaphylactiques variant entre 0 et 0,16 % chez les patients traités par l’eptifibatide et entre 0 et 0,15 % chez les patients du groupe placebo. La fréquence de survenue d’une réaction anaphylactique ayant commandé l’arrêt du traitement variait entre 0,04 et 0,2 % chez les patients traités par l’eptifibatide et entre 0 et 0,1 % chez les patients du groupe placebo. Le risque d’apparition d’anticorps dirigés contre l’eptifibatide a été étudié chez 433 sujets, dont 21 avaient reçu deux traitements par l’eptifibatide à 28 jours d’intervalle. Aucun anticorps dirigé contre l’eptifibatide n’a été décelé dans les échantillons sanguins prélevés au début de l’étude et 30 jours après l’administration du médicament.
Autres réactions défavorables : Le tableau 12 rend compte des événements défavorables graves autres que les complications hémorragiques et qui sont survenus, dans le cadre de l’étude PURSUIT, dans les 30 jours ayant suivi le début du traitement, chez 1 % ou plus des patients ayant reçu l’eptifibatide ou le placebo.
Lors de l’étude ESPRIT, la fréquence des événements défavorables graves autres que les complications hémorragiques s’est révélée similaire, que les patients aient reçu un placebo ou de l’eptifibatide (6 % et 7 %, respectivement). Pendant l’étude IMPACT II, les événements défavorables graves autres que les complications hémorragiques qui se sont produits chez plus de 1 % des patients étaient peu nombreux, et leur fréquence était similaire chez les patients qui ont reçu le placebo et ceux qui ont été traités par l’eptifibatide.
Tableau 12
Événements défavorables graves, autres que les complications hémorragiques
PURSUIT
| Placebo (n = 4 696) | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 mcg/kg/min | |
|---|---|---|
| Ensemble des événements défavorables graves, autres que les complications hémorragiques | 877 (19 %) | 890 (19 %) |
| Appareil cardiovasculaire | ||
| Fibrillation auriculaire | 301 (6 %) | 294 (6 %) |
| Hypotension | 290 (6 %) | 324 (7 %) |
| Insuffisance cardiaque congestive | 257 (5 %) | 240 (5 %) |
| Arrêt cardiaque | 127 (3 %) | 109 (2 %) |
| Choc | 117 (2 %) | 120 (3 %) |
| Phlébite | 69 (1 %) | 64 (1 %) |
| Bloc auriculo-ventriculaire | 61 (1 %) | 70 (1 %) |
| Fibrillation ventriculaire | 65 (1 %) | 59 (1 %) |
| Tachycardie ventriculaire | 54 (1 %) | 51 (1 %) |
| Système hématopoïétique et système lymphatique | ||
| Thrombocytopénie | 3 (< 1 %) | 11 (< 1 %) |
| Système nerveux | ||
| Ischémie cérébrale | 24 (1 %) | 18 (< 1 %) |
La fréquence des événements défavorables graves autres que les complications hémorragiques ne s’est pas révélée significativement plus élevée chez les patients traités par l’eptifibatide que chez les patients du groupe placebo. Ces événements défavorables graves étaient généralement d’ordre cardiovasculaire et correspondaient à ceux auxquels on s’attend habituellement chez des patients atteints d’angine instable ou qui font un infarctus du myocarde sans élévation du segment ST.
Chez les patients des études PURSUIT, IMPACT II et ESPRIT, les événements défavorables autres que les complications hémorragiques n’ont commandé l’arrêt du traitement qu’en de rares occasions, et aucun de ces événements n’est survenu chez plus de 0,5 % de la population étudiée, sauf pour ce qui est de la catégorie « troubles cardiovasculaires » dans l’étude IMPACT II et de la catégorie « autre » dans l’étude ESPRIT. Les événements défavorables autres que les complications hémorragiques (plus de 0,1 %) ayant nécessité l’arrêt du traitement dans les groupes de patients ayant reçu de l’eptifibatide ou le placebo se sont manifestés comme suit dans le cadre de l’étude PURSUIT : appareil cardiovasculaire (0,3 % et 0,3 %), appareil digestif (0,1 % et 0,1 %), système hématopoïétique et système lymphatique (0,1 % et 0,1 %), système nerveux (0,3 % et 0,4 %), appareil génito-urinaire (0,1 % et 0,1 %) et organisme entier (0,2 % et 0,2 %).
Lors de l’étude IMPACT II, les événements défavorables autres que les complications hémorragiques qui ont commandé l’arrêt du traitement chez plus de 0,1 % des patients qui ont reçu l’eptifibatide selon le schéma 135/0,5 et des patients qui ont reçu un placebo visaient les appareils et systèmes suivants : organisme entier (0,3 % et 0,1 %), appareil cardiovasculaire (1,4 % et 1,4 %), appareil digestif (0,2 % et 0 %), système hématopoïétique et système lymphatique (0,2 % et 0 %), système nerveux (0,3 % et 0,2 %) et appareil respiratoire (0,1 % et 0,1 %).
Pour l’étude ESPRIT, les événements indésirables autres que les complications hémorragiques (qui ont mené à l’arrêt du traitement et se sont produits chez plus de 0,1 % des sujets) ont été classés parmi les « autres événements indésirables »; leur fréquence était de 1,2 % dans le groupe traité par l’eptifibatide et de 1,1 % dans le groupe placebo.
Pharmacovigilance suivant la commercialisation : Les événements défavorables suivants ont été signalés dans le cadre de la pharmacovigilance, principalement lorsque l’eptifibatide était employé en concomitance avec l’héparine et l’AAS : hémorragies cérébrales, gastro-intestinales et pulmonaires. Des complications hémorragiques fatales ont été signalées. Des cas de thrombocytopénie profonde aiguë ont également été signalés.
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
L’administration de doses excessives d’eptifibatide pourrait entraîner des hémorragies. En raison de la courte demi-vie et de la clairance rapide de l’eptifibatide, on peut en interrompre les effets rapidement en mettant fin à la perfusion. On peut également avoir recours à la dialyse. Dans certains cas, le traitement du surdosage peut nécessiter une transfusion.
Aucun événement défavorable grave n’a été observé à la suite de l’administration accidentelle de fortes doses d’eptifibatide en bolus, de la perfusion accélérée du médicament (signalée comme un surdosage) ou de l’administration de fortes doses cumulatives.
L’expérience concernant le surdosage de l’eptifibatide est limitée. Dans le cadre des études PURSUIT et IMPACT II, respectivement 9 et 8 patients ont reçu de fortes doses d’eptifibatide en bolus et/ou par perfusion (ces dernières étant plus de deux fois supérieures aux doses recommandées dans le protocole); aucun patient n’a reçu de telles doses lors de l’étude ESPRIT. Dans le cadre de l’étude PURSUIT, aucune hémorragie grave n’a été observée chez ces patients, bien que l’on ait signalé une hémorragie modérée chez l’un d’entre eux au cours d’un pontage aorto-coronarien. Enfin, aucun de ces patients n’a présenté d’hémorragie intracrânienne ni d’autre hémorragie importante.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
POSOLOGIE ET ADMINISTRATION
La solution injectable EPTIFIBATIDE INJECTABLE doit toujours être administrée sous forme de bolus intraveineux et suivie d’une perfusion d’EPTIFIBATIDE INJECTABLE.
Angine instable ou infarctus du myocarde sans élévation du segment ST
La dose d’EPTIFIBATIDE INJECTABLE recommandée chez les adultes présentant des symptômes d’angine instable ou d’infarctus du myocarde sans élévation du segment ST est de 180 mcg/kg, administrée sous forme de bolus intraveineux le plus tôt possible après le diagnostic. Elle est immédiatement suivie d’une perfusion de 2,0 mcg/kg/min jusqu’à ce que le patient reçoive son congé de l’hôpital ou jusqu’au moment du pontage aorto-coronarien, pendant une période maximale de 72 heures. Chez les patients subissant une ICP, la perfusion d'eptifibatide doit être poursuivie jusqu’à ce que le patient ait reçu son congé ou pendant une période maximale de 18 à 24 heures après l’intervention, selon la première éventualité; la durée du traitement peut ainsi atteindre 96 heures.
Les patients pesant plus de 121 kg devraient recevoir une dose maximale de 22,6 mg en bolus (11,3 mL de solution injectable dosée à 2 mg/mL), suivie d’une perfusion dont le débit maximal devrait être de 15 mg (20 mL de solution injectable dosée à 0,75 mg/mL) par heure.
La dose d’eptifibatide recommandée chez les adultes atteints d’insuffisance rénale modérée présentant une clairance de la créatinine ≥ 30 - < 50 mL/min (tel que déterminé au moyen de la formule Cockcroft-Gault*) est de 180 mcg/kg, administrée sous forme de bolus intraveineux le plus tôt possible après le diagnostic. Elle est immédiatement suivie d’une perfusion de 1,0 mcg/kg/min. Les patients pesant plus de 121 kg devraient recevoir une dose maximale de 22,6 mg en bolus (11,3 mL de solution injectable dosée à 2 mg/mL), suivie d’une perfusion dont le débit maximal devrait être de 7,5 mg (10 mL de solution injectable dosée à 0,75 mg/mL) par heure.
Intervention coronarienne percutanée (ICP) : La dose d’EPTIFIBATIDE INJECTABLE recommandée chez les adultes est de 180 mcg/kg, administrée sous forme de bolus intraveineux juste avant le début de l’ICP. Elle est suivie d’une perfusion de 2,0 mcg/kg/min et d’un second bolus de 180 mcg/kg administré 10 minutes après le premier. La perfusion doit se poursuivre jusqu’à ce que le patient reçoive son congé de l’hôpital ou pendant une période maximale de 18 à 24 heures, selon la première éventualité. On recommande une perfusion d’au moins 12 heures. Les patients pesant plus de 121 kg devraient recevoir une dose maximale de 22,6 mg en bolus (11,3 mL de solution injectable dosée à 2 mg/mL) suivie d’une perfusion dont le débit maximal devrait être de 15 mg (20 mL de solution injectable dosée à 0,75 mg/mL) par heure.
La dose d’eptifibatide recommandée chez les adultes atteints d’insuffisance rénale modérée présentant une clairance de la créatinine ≥ 30 - <50 mL/min (tel que déterminé au moyen de la formule Cockcroft-Gault*) est de 180 mcg/kg, administrée sous forme de bolus intraveineux juste avant le début de l’ICP. Elle est suivie d’un second bolus de 180 mcg/kg administré 10 minutes après le premier. Une perfusion continue de 1,0 mcg/kg/min doit être mise en route pendant l’administration du premier bolus. La perfusion doit se poursuivre jusqu’à ce que le patient reçoive son congé de l’hôpital ou pendant une période maximale de 18 à 24 heures suivant l’ICP. On recommande une perfusion d’au moins 12 heures. Pour les cas d’insuffisance rénale grave, voir la section CONTRE-INDICATIONS.
Les patients pesant plus de 121 kg devraient recevoir une dose maximale de 22,6 mg en bolus (11,3 mL de solution injectable dosée à 2 mg/mL) suivie d’une perfusion dont le débit maximal devrait être de 7,5 mg (10 mL de solution injectable dosée à 0,75 mg/mL) par heure.
Chez les patients devant subir un pontage aorto-coronarien, la perfusion d’eptifibatide doit être interrompue avant l’intervention.
*On calcule la clairance de la créatinine en mL/min selon le poids corporel du patient au moyen de la formule de Cockcroft-Gault :
Hommes : (140 - âge en années) x (poids corporel en kg) 72 x (créatininémie en mg/dL)
Femmes : (140 - âge en années) x (poids corporel en kg) x 0,85 72 x (créatininémie en mg/dL)
Posologies recommandées pour l’héparine et l’AAS : La plupart des participants aux études PURSUIT, IMPACT II et ESPRIT avaient reçu un traitement concomitant à l’AAS et à l’héparine (voir la section ESSAIS CLINIQUES).
Angine instable ou infarctus du myocarde sans élévation du segment ST
AAS : De 160 à 325 mg, administrés par voie orale d’emblée et tous les jours par la suite.
Héparine : Temps de céphaline activée cible durant le traitement : de 50 à 70 secondes
- patients de 70 kg ou plus : dose de 5 000 U en bolus, suivie d’une perfusion de 1 000 U/h;
- patients de moins de 70 kg : dose de 60 U/kg en bolus, suivie d’une perfusion de 12 U/kg/h.
Temps de coagulation activée cible durant l’ICP : de 200 à 300 secondes
- Si l’héparinothérapie est instaurée avant l’ICP, il faut administrer des bolus supplémentaires durant l’intervention pour conserver un temps de céphaline activée variant entre 200 et 300 secondes.
- Il est déconseillé de procéder à une perfusion d’héparine après l’ICP.
Intervention coronarienne percutanée
AAS : De 160 à 325 mg, administrés par voie orale de 1 à 24 heures avant l’ICP et tous les jours par la suite.
Héparine : Temps de coagulation activée cible : de 200 à 300 secondes
- Dose de 60 U/kg en bolus dès le départ chez les patients non soumis à une héparinothérapie dans les 6 heures précédant l’ICP.
- Il faut administrer des bolus supplémentaires durant l’ICP pour conserver un temps de coagulation activée s’inscrivant dans les valeurs visées.
- Il est fortement déconseillé de procéder à une perfusion d’héparine après l’ICP.
On devrait interrompre les perfusions d’eptifibatide chez les patients qui doivent recevoir un traitement thrombolytique (voir la section Thrombolytiques sous PRÉCAUTIONS).
Directives d’administration
- 1. Les médicaments pour usage parentéral, y compris la solution injectable EPTIFIBATIDE INJECTABLE, doivent être examinés visuellement avant leur administration afin de s’assurer qu’ils n’ont pas changé de couleur et qu’il ne s’y trouve aucune particule, et ce, dans la mesure où la solution et le contenant le permettent.
- 2. EPTIFIBATIDE INJECTABLE peut être administré dans la même tubulure de perfusion intraveineuse que celle utilisée pour l’alteplase, l’atropine, la dobutamine, l’héparine, la lidocaïne, la mépéridine, le métoprolol, le midazolam, la morphine, la nitroglycérine ou le vérapamil. EPTIFIBATIDE INJECTABLE ne doit pas être administré dans la même ligne de perfusion intraveineuse que celle utilisée pour le furosémide.
- 3. EPTIFIBATIDE INJECTABLE peut être administré dans la même tubulure de perfusion intraveineuse qu’une solution de chlorure de sodium à 0,9 % et qu’une solution associant chlorure de sodium à 0,9 % et dextrose à 5 %. Quel que soit le véhicule utilisé, la perfusion peut également renfermer jusqu’à 60 mEq/L de chlorure de potassium. Aucune incompatibilité n’a été observée avec les dispositifs de perfusion intraveineuse. Aucune étude de compatibilité avec les sacs pour perfusion en PVC n’a été effectuée. L’EPTIFIBATIDE INJECTABLE est destiné à la perfusion directe. On l’administre par une tubulure en dérivation de la perfusion intraveineuse existante et ce, directement à partir de la fiole sans être préalablement dilué.
- 4. La dose d’EPTIFIBATIDE INJECTABLE en bolus doit être prélevée de la fiole de 10 mL à l’aide d’une seringue. Chaque bolus doit être administré par injection intraveineuse rapide.
- 5. Une perfusion d’EPTIFIBATIDE INJECTABLE doit être amorcée immédiatement après l’administration du bolus. À l’aide d’une pompe pour perfusion intraveineuse, EPTIFIBATIDE INJECTABLE doit être administré directement à partir de la fiole de 100 mL, sans la diluer. Il faut perforer le bouchon en caoutchouc de la fiole de 100 mL à l’aide de la pointe d’un nécessaire à perfusion avec prise d’air en s’assurant de la positionner à l’intérieur du cercle qui se trouve sur le bouchon.
Le volume de solution injectable EPTIFIBATIDE INJECTABLE qu’il convient d’administrer à chaque patient doit être déterminé en fonction du poids de ce dernier. Le tableau suivant permet de déterminer la posologie appropriée à chaque patient :
Tableau posologique en fonction du poids pour l’eptifibatide
| Poids du patient | Volume du bolus (fioles de 2 mg/mL) | Volume à administrer par perfusion (fioles de 100 mL de solution à 0,75 mg/mL) | ||
|---|---|---|---|---|
| (kg) | (lb) | 180 mcg/kg | 2,0 mcg/kg/min Clcréat ≥ 50 mL/min | 1,0 mcg/kg/min Clcréat < 50 mL/min |
| De 37 à 41 | De 81 à 91 | 3,4 mL | 6,0 mL/h | 3,0 mL/h |
| De 42 à 46 | De 92 à 102 | 4,0 mL | 7,0 mL/h | 3,5 mL/h |
| De 47 à 53 | De 103 à 117 | 4,5 mL | 8,0 mL/h | 4,0 mL/h |
| De 54 à 59 | De 118 à 130 | 5,0 mL | 9,0 mL/h | 4,5 mL/h |
| De 60 à 65 | De 131 à 143 | 5,6 mL | 10,0 mL/h | 5,0 mL/h |
| De 66 à 71 | De 144 à 157 | 6,2 mL | 11,0 mL/h | 5,5 mL/h |
| De 72 à 78 | De 158 à 172 | 6,8 mL | 12,0 mL/h | 6,0 mL/h |
| De 79 à 84 | De 173 à 185 | 7,3 mL | 13,0 mL/h | 6,5 mL/h |
| De 85 à 90 | De 186 à 198 | 7,9 mL | 14,0 mL/h | 7,0 mL/h |
| De 91 à 96 | De 199 à 212 | 8,5 mL | 15,0 mL/h | 7,5 mL/h |
| De 97 à 103 | De 213 à 227 | 9,0 mL | 16,0 mL/h | 8,0 mL/h |
| De 104 à 109 | De 228 à 240 | 9,5 mL | 17,0 mL/h | 8,5 mL/h |
| De 110 à 115 | De 241 à 253 | 10,2 mL | 18,0 mL/h | 9,0 mL/h |
| De 116 à 121 | De 254 à 267 | 10,7 mL | 19,0 mL/h | 9,5 mL/h |
| Plus de 121 | Plus de 267 | 11,3 mL | 20,0 mL/h | 10,0 mL/h |
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse : L’eptifibatide est un heptapeptide cyclique constitué de six acides aminés et d’un résidu mercaptopropionyl (desaminocystinyl). Il est produit par synthèse peptidique en phase liquide et lyophilisé après avoir été purifié par chromatographie à haute pression en phase liquide préparative réalisée en phase inverse.
Dénomination commune : Eptifibatide
Nom chimique : Disulfure cyclique (1 →6) de N6-(aminocarbonimidoyl)-N2-(3- sulfanylpropanoyl)-L-lysylglycyl-L-α-aspartyl-L-tryptophyl-L- prolyl-L-cystéinamide
Formule développée :
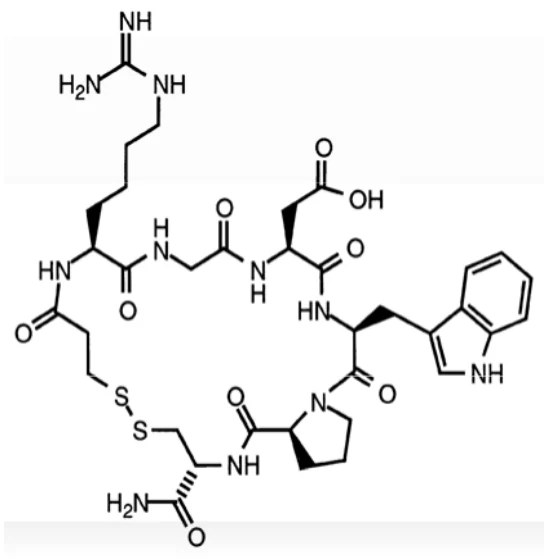
Formule empirique : C35H49N11O9S2
Poids moléculaire : 831.96 g/mol
Description : L’eptifibatide est un poudre blanc, soluble dans les
solvants polaires et aqueux, et insoluble dans les solvants non polaires.
pH : entre 5,05 et 5,85, avec tampon citrate
Point de fusion : L’eptifibatide étant une poudre amorphe, il ne possède pas de véritable point de fusion.
Composition : La solution injectable EPTIFIBATIDE INJECTABLE est un liquide clair, incolore, stérile et apyrogène pour administration par voie intraveineuse. Chaque fiole de 10 mL contient 2 mg/mL d’eptifibatide dans une solution tampon d’acide citrique à 25 mM et dont le pH varie entre 5,05 et 5,85. Chaque fiole de 100 mL contient 0,75 mg/mL d’eptifibatide dans une solution tampon d’acide citrique à 25 mM et dont le pH varie entre 5,05 et 5,85. Ingrédients non médicinaux : acide citrique monohydraté, hydroxyde de sodium (pour ajuster le pH) et eau pour injection.
Compatibilité : La solution injectable EPTIFIBATIDE INJECTABLE peut être administrée dans la même tubulure de perfusion intraveineuse que les solutions suivantes : solution de chlorure de sodium à 0,9 %, solution de chlorure de sodium à 0,9 % et de dextrose à 5 %, ainsi qu’avec des solutions pour injection intraveineuse renfermant jusqu’à 60 mEq/L de chlorure de potassium. Aucune incompatibilité n’a été observée avec les dispositifs de perfusion intraveineuse. Aucune étude de compatibilité avec les sacs pour perfusion en PVC n’a été effectuée. Des épreuves de compatibilité physique et chimique ont permis de conclure que la solution injectable EPTIFIBATIDE INJECTABLE peut être administrée dans la même tubulure de perfusion intraveineuse que celle utilisée pour l’alteplase, l’atropine, la dobutamine, l’héparine, la lidocaïne, la mépéridine, le métoprolol, le midazolam, la morphine, la nitroglycérine ou le vérapamil.
EPTIFIBATIDE INJECTABLE ne doit pas être administré dans la même tubulure de perfusion intraveineuse que celle utilisée pour le furosémide.
Stabilité et entreposage :
Les fioles d’ EPTIFIBATIDE INJECTABLE doivent être réfrigérées à une température de 2 à 8 °C. Les fioles peuvent être conservées à une température ambiante contrôlée (25 °C, une température variant entre 15 et 30 °C pouvant être permise à l’occasion), à l’abri de la lumière, pendant une période maximale de 2 mois. En pareil cas, on doit inscrire sur les fioles, au moment où on les sort du réfrigérateur, la mention « JETER LE » accompagnée de la date appropriée (c’est-à-dire 2 mois après la date où le transfert a été effectué), cette date ne devant pas être ultérieure à la date de péremption indiquée sur l’étiquette.
PRÉSENTATION DES SOLUTIONS
EPTIFIBATIDE INJECTABLE (eptifibatide) est une préparation stérile présentée :
- en fiole de 10 mL contenant 20 mg d’eptifibatide (2 mg/mL) pour bolus intraveineux;
- en fiole de 100 mL contenant 75 mg d’eptifibatide (0,75 mg/mL) pour perfusion intraveineuse.
Fioles pour usage unique.
Les fioles utilisent un bouchon qui n'est pas fabriqué avec du latex de caoutchouc naturel.
PHARMACOLOGIE
Pharmacologie chez l’animal
On a évalué l’activité antithrombotique d’eptifibatide à l’aide d’un modèle animal canin bien défini de thrombose coronarienne connu sous le nom de modèle de Folts. On a conclu que l’eptifibatide permet d’inhiber l’agrégation plaquettaire in vitro chez le chien à une CI50 de 1,9 mcM. Administré à raison de 1, de 2 ou de 4 mcg/kg/min, l’eptifibatide a permis d’inhiber la chute cyclique du débit sanguin (et, de ce fait, la formation d’un thrombus) dans les 20 minutes qui suivent le début de la perfusion.
Dans le cadre d’une autre étude réalisée chez le chien, l’eptifibatide a permis d’inhiber l’agrégation plaquettaire ex vivo à des doses allant de 2 à 10 mcg/kg/min et il a augmenté la fréquence des complications hémorragiques lorsqu’il était administré à des doses allant de 5 à 10 mcg/kg/min. En outre, l’eptifibatide a permis d’accélérer la thrombolyse induite par le rt-PA et de réduire la fréquence des réocclusions.
Les effets hématologiques d’une perfusion de 3,5, de 5 et de 10 mcg/kg/min d’eptifibatide ont été déterminés chez le babouin. Après 25 minutes environ, la perfusion d’eptifibatide a entraîné une inhibition de l’agrégation plaquettaire proportionnelle à la dose administrée, une inhibition complète ayant été réalisée à une vitesse de perfusion supérieure ou égale à 5 µg/kg/min. De plus, on a observé un allongement du temps de saignement proportionnel à la dose à la suite de l’administration d’eptifibatide à raison de 5 µg/kg/min ou de 10 µg/kg/min.
Dans le cadre d’une seconde étude réalisée chez des babouins, l’utilisation d’eptifibatide en monothérapie a entraîné un allongement du temps de saignement, celui-ci passant de 4,4 minutes à 7,3, à 11,7 et à plus de 30 minutes après l’administration de doses de 0, de 5, de 10 et de 20 µg/kg/min, respectivement. L’héparine et l’AAS administrés en monothérapie n’ont pas modifié le temps de saignement. Un traitement comportant l’administration d’eptifibatide (5 µg/kg/min) et d’AAS d’une part, et d’eptifibatide et d’héparine d’autre part, a allongé le temps de saignement, celui-ci passant à 21,7 et à 26,9 minutes, respectivement.
Pharmacocinétique : Chez le rat, on a noté une diminution rapide de la radioactivité plasmatique après l’administration par voie intraveineuse d’une dose unique de 2 mg/kg d’eptifibatide marqué au 14C, la demi-vie d’élimination terminale (t½) étant de 5 heures environ. On a également observé une diminution de la concentration plasmatique d’eptifibatide sous forme inchangée, sa demi-vie d’élimination terminale étant de 8 minutes environ. À la suite de l’administration, par voie intraveineuse, d’une dose unique de 2 et de 20 mg/kg respectivement, les concentrations plasmatiques d’eptifibatide se sont révélées proportionnelles à la dose administrée. On a également observé que la demi-vie d’élimination terminale (de 11 à 12 minutes) de l’eptifibatide était indépendante de la dose administrée, ce qui permet de conclure que l’eptifibatide possède une cinétique linéaire lorsqu’il est administré à des doses allant de 2 à 20 mg/kg.
Chez le macaque de Buffon, on a noté une diminution de la radioactivité plasmatique après l’administration par voie intraveineuse d’une dose unique de 2 mg/kg d’eptifibatide marqué au 14C, la demi-vie d’élimination terminale (t½) étant de 12 heures environ. On a également observé une diminution rapide de la concentration plasmatique d’eptifibatide sous forme inchangée, celui-ci représentant 93 % environ de la quantité totale de radioactivité plasmatique 5 minutes après l’administration de la dose, sa demi-vie d’élimination terminale étant de 17 minutes. Environ 2 heures après l’administration de la dose, près de 2 % de la radioactivité plasmatique était attribuable au médicament sous sa forme inchangée.
On a observé une décroissance rapide de la radioactivité à la suite de l’administration d’eptifibatide marqué au 14C chez le rat et le singe, le médicament étant éliminé principalement dans l’urine. Chez le rat, on estime qu’une proportion de 14 % environ de la dose radioactive passe par le cycle entéro-hépatique avant d’être éliminée. De plus, de 11 à 12 % environ de la dose d’eptifibatide marqué au 14C est éliminée sous forme de 14CO2 et ce phénomène semble être indépendant de la position qu’occupe le 14C dans la molécule. Cependant, la perte du 14C semble se produire principalement dans la fraction de la dose d’eptifibatide marqué au 14C ayant passé par le cycle entéro-hépatique. Chez les macaques de Buffon, environ 71 % de la dose d’eptifibatide marqué au 14C est éliminée dans l’urine et les fèces, ce qui permet de croire que, chez cette espèce animale comme chez le rat, une quantité importante de la dose administrée pourrait être éliminée sous forme de 14CO2.
À la suite de l’administration pendant 3 jours d’une perfusion intraveineuse d’eptifibatide à des rats et à des macaques de Buffon aux mêmes doses que celles utilisées dans le cadre des études de toxicologie ayant porté sur une perfusion intraveineuse d’eptifibatide pendant 28 jours (soit des doses allant de 1,44 à 72 mg/kg/jour chez le rat et de 1,44 à 18 mg/kg/jour chez le singe), les concentrations plasmatiques à l’état d’équilibre ont été atteintes en 0,5 heure chez le rat et en 8 heures chez le singe, et elles étaient proportionnelles à la dose administrée. Une fois la perfusion intraveineuse terminée, les concentrations plasmatiques d’eptifibatide ont diminué rapidement, la demi-vie apparente d’élimination étant de 0,5 heure environ chez le rat et de 1,2 à 1,5 heure chez le singe.
L’eptifibatide se lie faiblement aux protéines plasmatiques chez le rat (de 11 à 13 %), le lapin (de 13 à 15 %) et le macaque de Buffon (de 17 à 19 %). Chez ces trois espèces, la liaison aux protéines plasmatiques était indépendante de la concentration du médicament lorsque celle-ci se situait entre 0,05 et 15 µg/mL.
Chez le rat mâle, la radioactivité de l’eptifibatide marqué au 14C s’est distribuée rapidement dans les tissus, la quantité maximale de radioactivité tissulaire étant généralement décelée aux premiers intervalles d’évaluation (0,1 et 0,25 heure) suivant l’administration du médicament par voie intraveineuse. À 0,1 heure, les taux de radioactivité tissulaire les plus élevés ont été observés dans la vessie et les reins et, à 0,25 heure, dans les reins, le contenu de l’intestin grêle, la vessie et le foie. La diminution de la radioactivité s’est effectuée rapidement dans tous les tissus. L’autoradiographie de tout le corps est venue confirmer le mode de distribution du 14C observé lors de la dissection tissulaire quantitative. La distribution du 14C à la suite de l’administration intraveineuse d’eptifibatide marqué au 14C à des rates après 19 jours de gestation s’est révélée généralement semblable à celle qui avait été décrite chez les mâles. Les taux les plus élevés de 14C ont été observés dans la plupart des tissus maternels 0,1 heure après l’administration de la dose. L’eptifibatide marqué au 14C a pénétré lentement la barrière placentaire. Les taux maximaux de 14C dans les tissus fœtaux (0,2 µg éq/g) se sont révélés très faibles comparativement aux taux les plus élevés observés dans les tissus maternels (de 14 à 24 µg éq/g).
L’eptifibatide marqué au 14C est très fortement métabolisé sous forme d’eptifibatide désamidé et de plusieurs métabolites polaires et ce, tant chez le rat que chez le singe. Chez le rat, le produit marqué au 14C excrété dans la bile, que l’on a identifié comme étant de l’eptifibatide désamidé, est réabsorbé dans le tractus intestinal, puis subit une nouvelle dégradation métabolique sous forme de métabolites de plus forte polarité. Les métabolites observés dans l’urine et le plasma chez le rat et le singe indiquent que la dégradation métabolique de l’eptifibatide est semblable chez les deux espèces.
ESSAIS CLINIQUES
L’eptifibatide a été étudié dans le cadre de trois études randomisées et contrôlées par placebo : l’une (PURSUIT) portait sur des patients présentant un syndrome coronarien aigu (angine instable ou infarctus du myocarde sans élévation du segment ST), et les deux autres (IMPACT II et ESPRIT), sur des patients sur le point de subir une ICP. Les patients ayant participé à l’étude IMPACT II ont surtout subi des angioplasties par ballonnet, alors que les sujets de l’étude ESPRIT se sont fait implanter une endoprothèse coronarienne, avec ou sans angioplastie.
Angine instable / infarctus du myocarde sans élévation du segment ST
L’étude clinique PURSUIT a été réalisée à double insu, sous contrôle placebo et avec répartition aléatoire des patients; elle portait sur 10 948 sujets présentant des symptômes d’angine instable ou d’infarctus du myocarde sans élévation du segment ST et qui avaient été recrutés par 726 centres de recherche dans 27 pays. C’est en Amérique du Nord (États-Unis et Canada, n = 4 358) que l’on comptait le plus grand nombre de participants. Seuls ont pu prendre part à cette étude les patients qui avaient éprouvé des symptômes d’ischémie cardiaque au repos (pendant 10 minutes ou plus) au cours des 24 heures précédentes, dont l’électrocardiogramme montrait des modifications du segment ST (élévation se situant entre 0,6 mm et 1 mm ou abaissement supérieur à 0,5 mm), une inversion de l’onde T (supérieure à 1 mm) ou dont les résultats des épreuves de laboratoire avaient révélé une augmentation du taux de créatine kinase MB.
Après répartition aléatoire, les patients ont reçu soit le placebo soit une dose de 180 µg/kg d’eptifibatide administrée sous forme de bolus intraveineux, suivie d’une perfusion de 2,0 µg/kg/min ou d’une perfusion de 1,3 µg/kg/min. Le médicament a été perfusé pendant 72 heures ou jusqu’à ce que le patient reçoive son congé de l’hôpital ou, encore, jusqu’au moment du pontage aorto-coronarien, selon la première de ces éventualités. Chez les patients subissant une angioplastie coronarienne, la perfusion d’eptifibatide a été poursuivie pendant 24 heures après l’intervention, la durée du traitement pouvant ainsi atteindre 96 heures. Comme le prévoyait le protocole, le volet de l’étude reposant sur l’administration de la plus faible dose par perfusion a été abandonné après la première analyse intérimaire, celle-ci ayant démontré que les deux traitements actifs présentaient le même bilan d’innocuité (fréquence des complications hémorragiques).
Les patients étaient âgés de 20 à 94 ans (l’âge moyen étant de 63 ans) et 65 % d’entre eux étaient de sexe masculin. Parmi les participants à l’étude, 89 % étaient de race blanche, 5 % de race noire, 5 % d’origine hispanique, et 1 % d’une autre origine. Quelque 40 % des patients avaient été recrutés en Amérique du Nord, 39 % en Europe de l’Ouest, 16 % en Europe de l’Est et 4 % en Amérique latine.
L’étude PURSUIT reproduisait fidèlement la réalité, chaque patient étant pris en charge conformément aux normes de traitement en vigueur dans chaque établissement de recherche. Par conséquent, les modalités thérapeutiques variaient considérablement d’un pays à l’autre et d’un établissement de recherche à un autre. Ainsi, on a pu observer des différences marquées en ce qui a trait aux paramètres suivants : fréquence des angiographies, fréquence des angioplasties coronariennes et des pontages aorto-coronariens, y compris le moment où ces interventions étaient réalisées et, enfin, administration concomitante d’autres médicaments (héparine et AAS). Au cours de l’étude, 13 % des patients ont subi une angioplastie coronarienne pendant la perfusion du médicament, tandis que 87 % ont reçu un traitement médical (aucune angioplastie coronarienne pendant la perfusion). La population de patients nord-américains représentait le sous-groupe le plus homogène en ce qui a trait aux modalités du traitement médical. Ainsi, dans cette population, 24 % des patients ont subi une angioplastie coronarienne et 76 % ont reçu un traitement médical.
On a administré de l’AAS (de 75 à 325 mg une fois par jour) à la majorité des patients. L’héparine était administrée par voie intraveineuse ou par voie sous-cutanée, cette décision étant laissée à la discrétion du médecin. Le schéma posologique habituel reposait sur l’administration d’une dose de 5 000 U d’héparine sous forme de bolus intraveineux suivie d’une perfusion de 1 000 U/h. Chez les patients pesant moins de 70 kg, la dose d’héparine recommandée était de 60 U/kg administrée sous forme de bolus intraveineux suivie d’une perfusion de 12 U/kg/h. Un temps de céphaline activée cible de 50 à 70 secondes était recommandé. Au total, 1 250 patients ont subi une angioplastie coronarienne au cours des 72 heures suivant leur répartition aléatoire. Ils ont alors reçu de l’héparine par voie intraveineuse de façon à maintenir le temps de coagulation activée entre 300 et 350 secondes.
Le principal paramètre d’évaluation de l’étude PURSUIT était la fréquence des décès, toutes causes confondues, ou des infarctus du myocarde non mortels (d’après une évaluation effectuée à l’insu par un comité d’évaluation des événements cliniques) survenus dans les 30 jours ayant suivi la répartition aléatoire des patients. Un paramètre d’évaluation secondaire de cette étude était la fréquence des décès, toutes causes confondues, ou des infarctus du myocarde (selon les rapports des investigateurs) survenus dans les 6 mois ayant suivi la répartition aléatoire des patients.
La fréquence des décès ou des infarctus du myocarde à 30 jours s’est révélée beaucoup moins élevée (p = 0,042) chez les patients qui avaient reçu la dose de 180 µg/kg d’eptifibatide administrée sous forme de bolus intraveineux, suivie d’une perfusion de 2,0 µg/kg/min, que chez ceux qui avaient reçu le placebo (tableau 13). Cette différence a pu être observée dès le début du traitement par l’eptifibatide (à 72 heures, le taux de décès ou d’infarctus du myocarde était de 7,6 % et de 5,9 % pour le placebo et l’eptifibatide, respectivement) et elle s’est maintenue pendant toute la période d’observation de six mois (figure 1).
Tableau 13
Événements cliniques à 30 jours Étude PURSUIT
| Échelle mondiale | Amérique du Nord | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Événements | Placebo (n = 4 739) | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 mcg/kg/min | Placebo (n = 1 919) | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 mcg/kg/min | ||||||||
| Principal paramètre d’évaluation | 745 (15,7 %) | 672 (14,2 %) | 288 (15,0 %) | 224 (11,7 %) | ||||||||
| p† | 0,042 | 0,003 | ||||||||||
| Décès | 177 (3,7 %) | 165 (3,5 %) | 68 (3,5 %) | 54 (2,8 %) | ||||||||
| IM non mortel | 568 (12,0 %) | 507 (10,7 %) | 220 (11,5 %) | 170 (8,9 %) | ||||||||
† Selon les résultats du test du chi carré de Pearson portant sur les différences entre le placebo et l’eptifibatide.
Comparativement au placebo, le traitement par l’eptifibatide a réduit la fréquence globale des événements cliniques, ainsi que la fréquence de chaque type d’événement pris séparément, soit les décès et les infarctus du myocarde.
Comme le montre la courbe de Kaplan-Meyer reproduite à la figure 1, les investigateurs ont signalé un taux moins élevé de décès ou d’infarctus du myocarde dans les six mois suivant la répartition aléatoire chez les patients qui avaient reçu de l’eptifibatide (12,1 %) que chez ceux qui avaient reçu le placebo (13,6 %) (p = 0,021 selon le test Mantel-Haenzel).
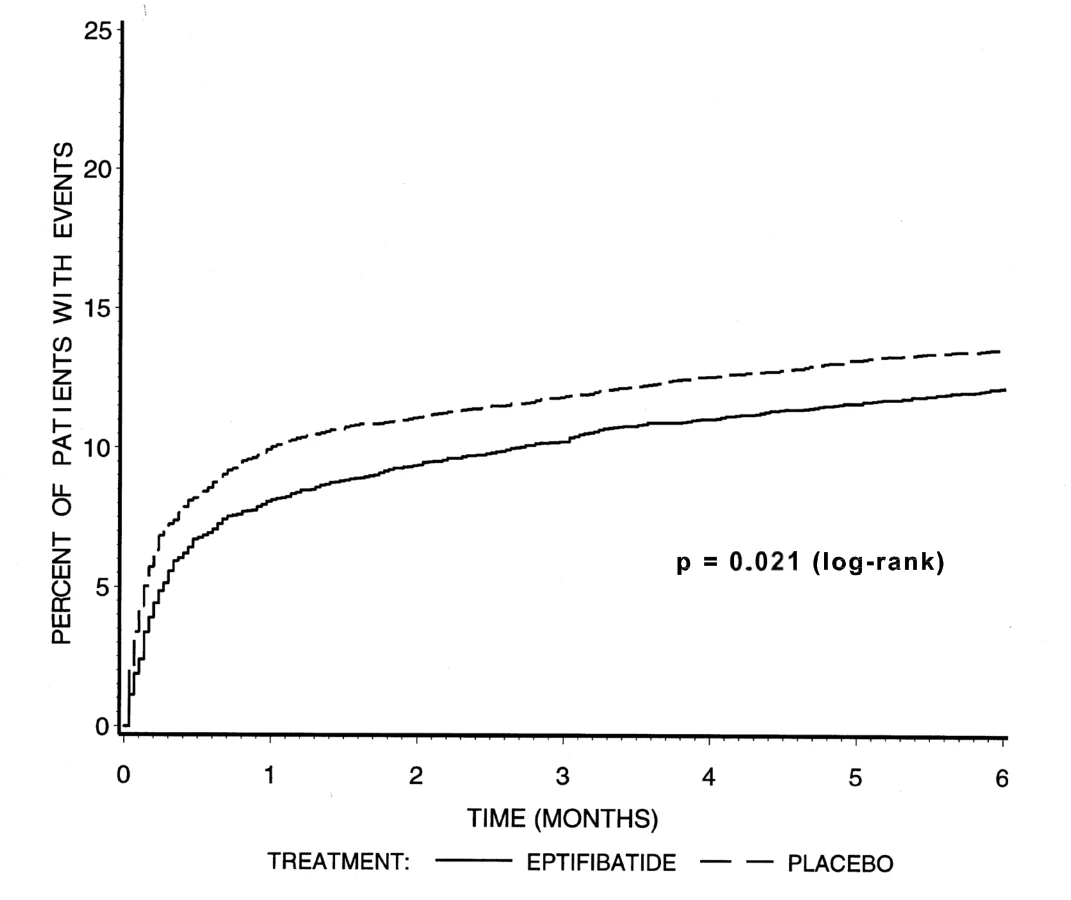
Figure 1 : Courbe de Kaplan-Meyer montrant le délai écoulé avant la survenue du décès ou d’un infarctus du myocarde dans les 6 mois suivant la répartition aléatoire des patients
L’analyse des résultats obtenus dans le cadre de l’étude PURSUIT a révélé qu’il existait une interaction complexe entre le traitement administré et la région habitée par le patient. La figure 2 montre le ratio d’incidence approché pour les décès ou les infarctus du myocarde non mortels dans divers sous-groupes en fonction de la région géographique. Les résultats ont été très hétérogènes entre les différentes régions géographiques, les avantages du traitement par l’eptifibatide étant les plus marqués chez les patients d’Amérique du Nord (se reporter à la section intitulée Facteurs ayant eu une incidence sur les résultats obtenus au sein de la population de patients nord-américains).
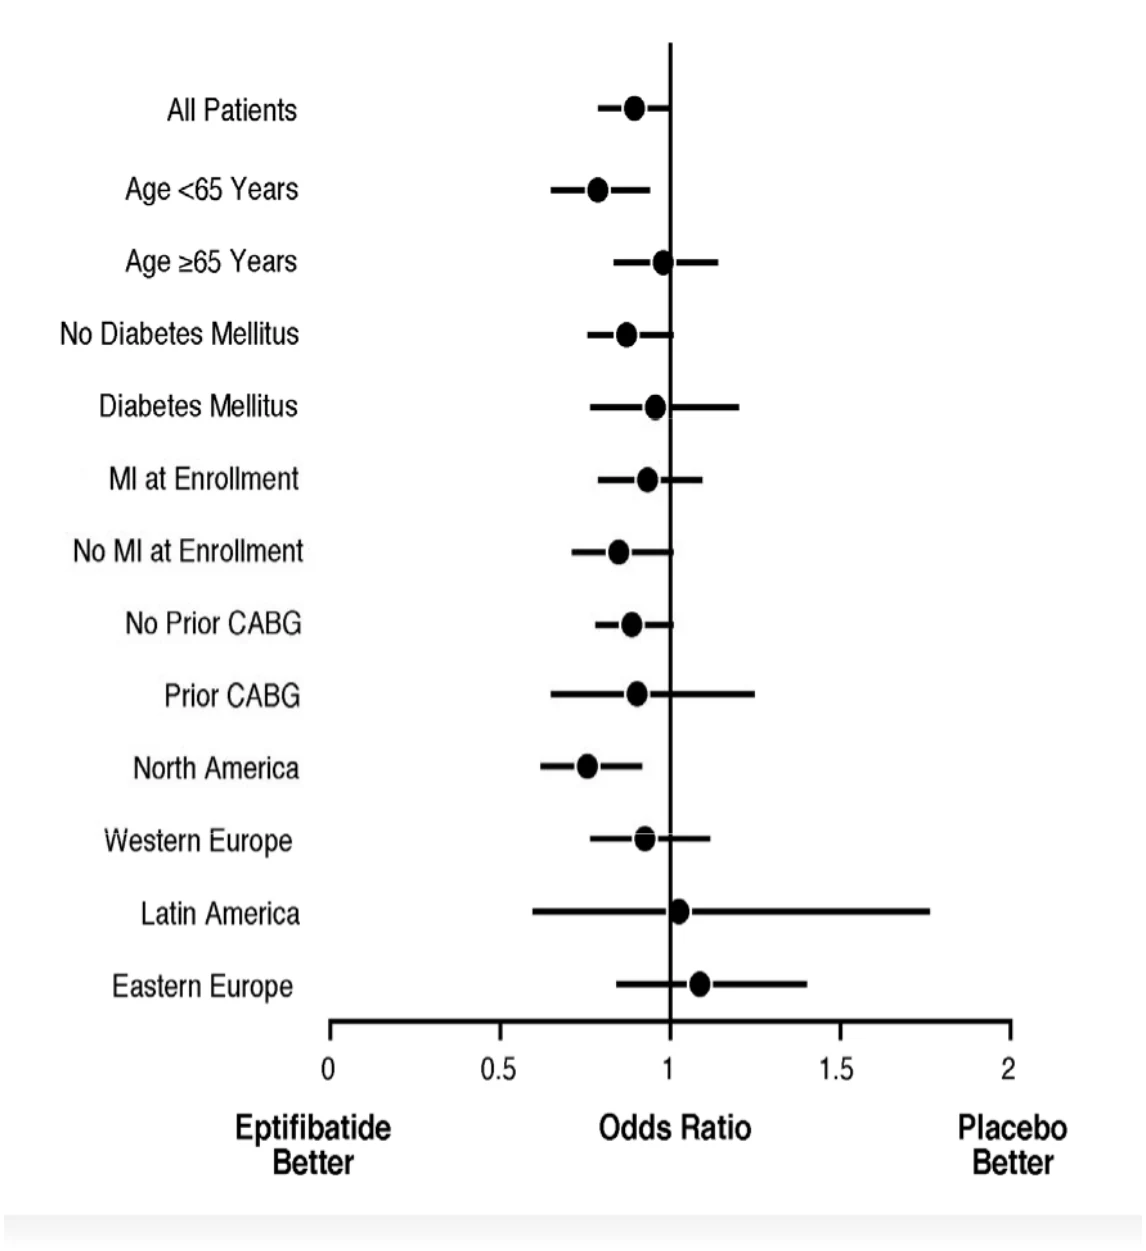
Figure 2 : Ratios d’incidence approchés pour les décès ou les infarctus du myocarde non mortels à 30 jours chez certains sous-groupes de patients. Les lignes horizontales indiquent les intervalles de confiance de 95 %. IM signifie « infarctus du myocarde ».
Le tableau 14 rend compte de la fréquence globale des décès ou des infarctus du myocarde (paramètre principal d’évaluation) observée à l’échelle mondiale et en Amérique du Nord dans les populations étudiées selon que les patients avaient ou non subi une angioplastie coronarienne dans les 72 heures suivant leur répartition aléatoire.
Tableau 14
Issue après 30 jours, selon que les patients avaient ou non subi une angioplastie coronarienne dans les 72 heures suivant leur répartition aléatoire
Étude PURSUIT
| Échelle mondiale | Amérique du Nord | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Fréquence des décès ou des infarctus du myocarde, ou des deux | Placebo | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 | Placebo | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 | |||||||
| Angioplastie coronarienne au | 106/631 | 73/619 | 77/464 | 54/472 | |||||||
| cours des 72 heures suivant la répartition aléatoire | (16,8 %) | (11,8 %)† | (16,6 %) | (11,4 %)† | |||||||
| Aucune angioplastie | 634/4 108 | 599/4 103 | 211/1 455 | 170/1 436 | |||||||
coronarienne au cours des 72 heures suivant la répartition | (15,6 %) | (14,6 %) | (14,5 %) | (11,8 %)† | |||||||
| aléatoire | |||||||||||
† p < 0,05 par rapport au placebo
La fréquence des décès ou des infarctus du myocarde s’est révélée plus faible chez les patients auxquels on avait administré de l’eptifibatide que chez ceux auxquels on avait administré le placebo, qu’ils aient reçu un traitement médical ou qu’ils aient subi une angioplastie coronarienne. En Amérique du Nord, on a observé moins de décès ou d’infarctus du myocarde à 30 jours chez les patients qui avaient reçu de l’eptifibatide et un traitement médical que chez les patients traités par placebo, et cette différence était statistiquement significative. Les avantages du traitement médical ont été moins marqués dans la population étudiée à l’échelle mondiale que dans la population étudiée en Amérique du Nord. De plus, parmi les patients qui avaient subi une angioplastie coronarienne dans les 72 heures suivant la répartition aléatoire, on a observé moins d’infarctus du myocarde avant l’intervention chez ceux qui avaient reçu de l’eptifibatide, et ce, tant dans la population étudiée à l’échelle mondiale (5,5 % pour le placebo comparativement à 1,8 % pour l’eptifibatide) que dans la sous-population constituée des patients d’Amérique du Nord (4,5 % pour le placebo comparativement à 1,7 % pour l’eptifibatide).
Le traitement par l’eptifibatide a réduit le nombre d’événements cliniques chez les patients ayant subi une angioplastie coronarienne pendant l’administration du médicament, ainsi que chez ceux qui n'avaient reçu que le traitement médical. Le tableau 15 montre la fréquence des décès ou des infarctus du myocarde survenus au cours des 72 heures ayant suivi la répartition aléatoire.
Tableau 15
Fréquence des événements cliniques (décès ou infarctus du myocarde) survenus dans le cadre de l’étude PURSUIT au cours des 72 heures ayant suivi la répartition aléatoire
| Placebo | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 | |
|---|---|---|
| Population globale des patients | n = 4 739 | n = 4 722 |
| 7,6 % | 5,9 % |
| Patients ayant subi une angioplastie | n = 631 | n = 619 |
| coronarienne précoce | ||
| 5,5 % | 1,8 % |
| 14,4 % | 9,0 % |
| Patients n’ayant pas subi une angioplastie | n = 4 108 | n = 4 103 |
coronarienne précoce
| 6,5 % | 5,4 % |
Tous les effets de l’eptifibatide se sont faits sentir dans les 72 heures (pendant la période de perfusion). De plus, chez les patients ayant subi une angioplastie coronarienne précoce, on a pu remarquer une diminution du nombre d’événements avant même l’intervention. Les avantages du traitement par l’eptifibatide chez les patients ayant subi une angioplastie coronarienne ont été observés principalement chez les patients nord-américains, puisque 75 % de ces interventions avaient été pratiquées dans cette population.
Facteurs ayant eu une incidence sur les résultats obtenus au sein de la population de patients nord-américains : Il existe un certain nombre de différences entre les patients d’Amérique du Nord et ceux des autres régions du monde, et celles-ci peuvent avoir eu une incidence sur la réponse thérapeutique. Les principales différences ont trait aux diverses pratiques médicales pendant le déroulement de l’essai, ainsi qu’à la diversité des caractéristiques propres à chaque population au moment de son admission à l’essai.
Les différences ayant trait aux pratiques cliniques (le cathétérisme précoce, l’angioplastie coronarienne précoce et l’utilisation concomitante d’héparine et d’AAS, par exemple) ainsi que les différences quant à l’état de santé initial des patients interagissent de manière très complexe, modifiant ainsi le pronostic chez chaque patient.
Le tableau 16 illustre les différences importantes au chapitre des pratiques cliniques ou des populations de patients. Ainsi, un nombre plus élevé de patients nord-américains ont reçu un traitement antithrombotique concomitant (associant héparine et AAS), ont subi une intervention cardiovasculaire (diagnostique ou chirurgicale) avant ou pendant le traitement à l’étude, avaient de plus lourds antécédents de maladie cardiovasculaire, présentaient des symptômes initiaux moins graves de maladie cardiovasculaire, avaient une tension artérielle moins élevée au moment du recrutement et un poids corporel plus élevé.
Tableau 16
Différences observées au chapitre des pratiques cliniques ou des populations de patients (Amérique du Nord et ailleurs)
Étude PURSUIT
| Type de facteur | Critère de substitution reflétant ce type de facteur | Patients présentant ce critère de substitution en Amérique du Nord (%) | Patients présentant ce critère de substitution ailleurs qu’en Amérique du Nord (%) |
|---|---|---|---|
| Traitement administré à l’hôpital | Cathétérisme dans les 72 heures | 66,1 | 15,8 |
| Angioplastie dans les 72 heures | 24,5 | 5,6 | |
| Héparinothérapie pendant l’hospitalisation | 97,2 | 85,0 | |
| Caractéristiques démographiques | Poids < 74 kg | 31,5 | 42,6 |
| Poids > 95 kg | 22,1 | 7,0 | |
| Patients de race noire | 12,5 | 0,2 | |
| Antécédents de maladie cardiovasculaire | Hypertension | 61,1 | 51,5 |
| Antécédents familiaux de coronaropathie | 43,7 | 30,0 | |
| Douleur thoracique – Classe III ou IV de la CHAC | 36,0 | 47,9 | |
| Aucune modification du segment ST au moment du recrutement | 13,5 | 4,2 | |
| Antécédents d’interventions cardio- vasculaires | Angioplastie | 20,7 | 7,6 |
| Pontage aorto-coronarien | 19,9 | 6,7 | |
| Prise de médicaments avant la répartition aléatoire des patients | AAS | 74,5 | 56,5 |
| Hypolipidémiant | 21,0 | 11,6 | |
| Dérivés nitrés administrés par voie orale | 67,4 | 51,2 | |
| Héparine | 81,4 | 72,0 | |
| Tension artérielle initiale | Tension artérielle diastolique ≥ 90 mmHg | 10,6 | 23,1 |
| Tension artérielle systolique ≥ 140 mmHg | 31,2 | 40,7 |
Intervention coronarienne percutanée
IMPACT II (L’eptifibatide to Minimize Platelet Aggregation and Prevent Coronary Thrombosis) IMPACT II a été la première étude de grande envergure à porter sur l’eptifibatide; il s’agissait d’une étude multicentrique, menée à double insu, contrôlée par placebo, avec répartition aléatoire des sujets. Elle a été réalisée aux États-Unis auprès de 4 010 patients devant subir une angioplastie coronarienne. Les principaux critères d’exclusion comprenaient des antécédents de diathèse hémorragique, une intervention chirurgicale importante dans les 6 semaines précédant le traitement, des hémorragies gastro-intestinales dans les 30 jours précédents, tout accident vasculaire cérébral ou toute anomalie structurale du SNC, une hypertension non maîtrisée, un temps de prothrombine de plus de 1,2 fois le temps de référence, un hématocrite inférieur à 30 %, une numération plaquettaire inférieure à 100 000/mm3 et la grossesse.
L’âge des patients variait entre 24 et 89 ans (moyenne : 60 ans), et l’effectif était composé d’hommes à 75 %. La répartition selon la race était la suivante : Blancs (92 %), Noirs (5 %) et Hispaniques (3 %).
Au total, 41 % des patients ont subi une angioplastie coronarienne motivée par un syndrome coronarien aigu. Après répartition aléatoire, les patients ont reçu l’un des trois traitements suivants, chacun comprenant un bolus administré juste avant l’angioplastie coronarienne, suivi d’une perfusion s’étendant sur 20 à 24 heures : 1) bolus de 135 mcg/kg suivi d’une perfusion de 0,5 mcg/kg/min d’eptifibatide; 2) bolus de 135 mcg/kg suivi d’une perfusion de 0,75 mcg/kg/min d’eptifibatide; 3) bolus de placebo correspondant suivi d’une perfusion de placebo. Chaque patient a reçu de l’AAS et un bolus intraveineux de 100 U/kg d’héparine, ainsi que des bolus supplémentaires pouvant atteindre 2 000 unités d’héparine toutes les 15 minutes afin de maintenir le temps de coagulation activée entre 300 et 350 secondes.
Le principal critère de jugement de l’efficacité combinait le décès, l’infarctus du myocarde (IM) ou une revascularisation urgente; ce critère était analysé 30 jours après la randomisation de tous les patients qui avaient reçu au moins une dose du médicament à l’étude.
Comme l’illustre le tableau 17, les deux schémas posologiques à base d’eptifibatide ont entraîné une réduction du taux de décès, d’IM ou d’interventions urgentes; toutefois, après 30 jours, ce résultat ne revêtait une signification statistique que dans le groupe ayant reçu la dose la plus faible. Comme lors de l’étude PURSUIT, les effets de l’eptifibatide n’ont pas tardé à se manifester et ont persisté pendant toute la période de 30 jours.
Tableau 17
Événements cliniques survenus lors de l’étude IMPACT II
| Placebo n (%) | Eptifibatide Bolus de 135 mcg/kg, perfusion de 0,5 | Eptifibatide Bolus de 135 mcg/kg, perfusion de 0,75 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Nombre de patients | 1 285 | 1 300 | 1 286 | ||||||||
| Occlusion brutale | 65 (5,1) | 36 (2,8) | 43 (3,3) | ||||||||
| p vs placebo | 0,003 | 0,03 | |||||||||
| Décès, IM ou intervention urgente | |||||||||||
| 24 heures | 123 (9,6) | 86 (6,6) | 89 (6,9) | ||||||||
| p vs placebo | 0,006 | 0,014 | |||||||||
| 48 heures | 131 (10,2) | 99 (7,6) | 102 (7,9) | ||||||||
| p vs placebo | 0,021 | 0,045 | |||||||||
| 30 jours (critère principal) | 149 (11,6) | 118 (9,1) | 128 (10,0) | ||||||||
| p vs placebo | 0,035 | 0,179 | |||||||||
| Décès ou IM | |||||||||||
| 30 jours | 110 (8,6) | 89 (6,8) | 95 (7,4) | ||||||||
| p vs placebo | 0,102 | 0,272 | |||||||||
| 6 mois | 151 (11,9)† | 136 (10,6)† | 130 (10,3)† | ||||||||
| p vs placebo | 0,297 | 0,182 | |||||||||
† Estimation du taux d’événements selon la méthode de Kaplan-Meyer
ESPRIT (Enhanced Suppression of the Platelet IIb/IIIa Receptor with eptifibatide Therapy) L’eptifibatide a été étudié dans le cadre de l’essai ESPRIT (Enhanced Suppression of the Platelet IIb-IIIa Receptor with Eptifibatide Therapy); il s’agissait d’un essai multicentrique, randomisé, à double insu et sous contrôle placebo réalisé aux États-Unis et au Canada. L’essai a porté sur 2 064 patients devant se faire implanter une endoprothèse coronarienne, d’urgence ou non. Parmi les critères d’exclusion, on comptait les suivants : IM au cours des 24 heures précédentes, douleurs thoraciques persistantes, administration (par voie orale) d’un antiplaquettaire ou d’un anticoagulant autre que l’AAS dans les 30 jours précédant l’implantation de l’endoprothèse coronarienne (bien qu’il ait été conseillé d’administrer des doses de charge d’une thiénopyridine le jour même de l’implantation), implantation planifiée d’une endoprothèse dans un greffon de veine saphène ou implantation subséquente « en étapes » d’une endoprothèse coronarienne, installation antérieure d’une endoprothèse dans la lésion cible, implantation d’une endoprothèse coronarienne au cours des 90 jours précédents, antécédents de diathèse hémorragique, intervention chirurgicale importante dans les 6 semaines qui ont précédé le traitement, saignements gastro-intestinaux dans les 30 jours précédents, tout ACV ou toute anomalie structurale du SNC, hypertension non maîtrisée, temps de prothrombine de plus de 1,2 fois la valeur de référence, hématocrite inférieur à 30 %, numération plaquettaire inférieure à
100 000/mm3 et grossesse.
L’âge des patients variait entre 24 et 93 ans (âge moyen : 62 ans), et 73 % des patients étaient de sexe masculin. L’effectif était composé à 90 % de Blancs, à 5 % d’Afro-américains, à 2 % d’Hispaniques et à 1 % d’Asiatiques. Après répartition aléatoire, les patients ont reçu un placebo ou de l’eptifibatide, administré en bolus intraveineux de 180 mcg/kg suivi immédiatement d’une perfusion de 2,0 mcg/kg/min puis d’un autre bolus de 180 mcg/kg injecté 10 minutes après le premier. La perfusion d’eptifibatide se poursuivait pendant une période maximale de 18 à 24 heures après l’implantation de l’endoprothèse coronarienne ou jusqu’à ce que le patient quitte l’hôpital, selon la première éventualité. Chaque patient recevait au moins une dose d’AAS (variant entre 162 et 325 mg) ainsi que 60 U/kg d’héparine en bolus (la dose ne devant pas dépasser 6 000 unités) s’il ne recevait pas déjà une perfusion d’héparine. Des bolus supplémentaires d’héparine (entre 10 et 40 U/kg) pouvaient être administrés pour l’obtention d’un temps de coagulation activée cible variant entre 200 et 300 secondes.
Le plan de l’étude ESPRIT permettait d’évaluer les risques et les bienfaits accrus que comportait l’adjonction d’un traitement par un inhibiteur de la GP IIb-IIIa aux stratégies thérapeutiques courantes au moment de l’implantation d’une endoprothèse coronarienne. Ces stratégies comprennent l’installation d’une ou de plusieurs endoprothèses vasculaires de divers formats dans les vaisseaux difficiles à traiter, l’emploi presque universel d’une thiénopyridine (en général, un prétraitement par le clopidogrel) le jour de l’intervention, et l’administration de faibles doses d’héparine (visant l’obtention d’un temps de coagulation activée de 200 à 300 secondes) au moment de l’implantation de l’endoprothèse coronarienne.
Le principal paramètre d’évaluation utilisé pour l’étude ESPRIT était constitué de plusieurs composantes : décès, infarctus du myocarde, revascularisation urgente du vaisseau cible et administration ouverte d’eptifibatide à cause d’une complication thrombotique de l’implantation d’une endoprothèse coronarienne (par exemple, présence d’un thrombus visible, aucune reperfusion ou occlusion brutale) après 48 heures. L’infarctus du myocarde, la revascularisation urgente du vaisseau cible et l’administration ouverte d’eptifibatide ont été évalués à l’insu par un comité d’évaluation des événements cliniques.
Comme le montre le tableau 18, la fréquence du principal paramètre d’évaluation ainsi que de certains paramètres d’évaluation secondaires a été considérablement réduite chez les patients ayant reçu de l’eptifibatide. On a observé les bienfaits de l’eptifibatide chez ces patients en 48 heures ainsi qu’à la fin de la période d’observation de 30 jours.
Tableau 18
Événements cliniques survenus durant l’essai ESPRIT
| Placebo n (%) 1 024 | Eptifibatide Bolus de 180 mcg/kg, perfusion de 2,0 mcg/kg/min, bolus de 180 mcg/kg 10 min après le premier n (%) | ||||
|---|---|---|---|---|---|
| Décès, IM, revascularisation urgente du vaisseau cible ou administration ouverte d’eptifibatide | |||||
| 48 heures (paramètre principal) | 108 (10,5) | 69 (6,6) | |||
| Valeur de p vs placebo | 0,0015 | ||||
| 30 jours | 120 (11,7) | 78 (7,5) | |||
| Valeur de p vs placebo | 0,0011 | ||||
| Décès, IM ou revascularisation urgente du vaisseau cible | |||||
| 48 heures | 95 (9,3) | 62 (6,0) | |||
| Valeur de p vs placebo | 0,0045 | ||||
| 30 jours (paramètre secondaire) | 107 (10,4) | 71 (6,8) | |||
| Valeur de p vs placebo | 0,0034 | ||||
| Décès ou IM | |||||
| 48 heures | 94 (9,2) | 57 (5,5) | |||
| Valeur de p vs placebo | 0,0013 | ||||
| 30 jours | 104 (10,2) | 66 (6,3) | |||
| Valeur de p vs placebo | 0,0016 | ||||
La nécessité de recourir à un traitement ouvert par l’eptifibatide pour cause de complications thrombotiques a été nettement moins fréquente après 48 heures dans le groupe ayant reçu de l’eptifibatide (2,1 % pour le placebo, 1,0 % pour l’eptifibatide; p = 0,029).
On corrobore ainsi les résultats d’études antérieures des inhibiteurs de la GP IIb-IIIa : le principal avantage à court terme du traitement par l’eptifibatide a été la réduction de la fréquence d’IM. Alors que celle-ci était de 9,0 % après 48 heures dans le groupe placebo, elle n’était que de 5,4 % dans le groupe traité par l’eptifibatide (p = 0,0015), et cet effet s’était maintenu avec la même valeur significative au bout de 30 jours.
Lors de l’étude ESPRIT, les diabétiques n’ont pas subi davantage de transfusions, d’hémorragies (petites ou importantes) ou de complications au siège de l’abord vasculaire que les autres sujets. L’efficacité de l’eptifibatide s’est révélée similaire chez les diabétiques et les non-diabétiques.
Bien que le protocole initial de l’étude ESPRIT n’ait pas prévu l’évaluation de l’issue clinique pendant plus de 30 jours, il a été modifié pour comprendre un suivi de 1 an des patients consentants (n = 2 064). Cette observation prolongée a révélé une réduction soutenue de l’incidence du critère de jugement composé du décès ou d’un IM après 6 mois, qui est passée de 11,5 % dans le groupe placebo à 7,4 % dans le groupe traité par l’eptifibatide (ratio d’incidence approché de 0,631 [IC à 95 % : de 0,473 à 0,841], p = 0,0015); après 1 an, l’incidence passait de 12,4 % dans le groupe placebo à 8,0 % dans le groupe traité par l’eptifibatide (ratio d’incidence approché de 0,630 [IC à 95 % : de 0,478 à 0,832], p = 0,001). Après 6 mois, on a également constaté la réduction soutenue de l’incidence du critère de jugement composé du décès, d’un IM ou d’une revascularisation du vaisseau cible, qui passait de 18,5 % dans le groupe placebo à 14,3 % dans le groupe traité par l’eptifiabtide (ratio d’incidence approché de 0,744 [IC à 95 % : de 0,599 à 0,924], p = 0,0072); après 1 an, l’incidence passait de 22,1 % dans le groupe placebo à 17,5 % dans le groupe traité par l’eptifibatide (ratio d’incidence approché de 0,762 [IC à 95 % : de 0,626 à 0,929], p = 0,0068). Au bout d’un an, on constatait une efficacité uniforme du traitement chez les diabétiques et les non-diabétiques. Le taux de décès ou d’infarctus du myocarde s’est chiffré à 7,8 % et à 13,4 % respectivement dans le groupe traité par l’eptifibatide et dans le groupe placebo (n = 466).
TOXICOLOGIE
Toxicité aiguë : Les études d’innocuité portant sur l’eptifibatide n’ont fait ressortir aucun effet toxique significatif inattendu. Les études de toxicité par administration unique ont été réalisées chez le rat, le lapin et le singe. Dans le cadre de ces études, l’administration par perfusion intraveineuse de doses allant jusqu’à 500 µg/kg/minute pendant 90 minutes n’a entraîné aucun décès et ces dernières ont été bien tolérées par toutes les espèces animales étudiées.
Une diminution de la numération plaquettaire proportionnelle à la dose administrée a été observée chez les lapines qui avaient reçu les doses de 50 et de 500 µg/kg/minute (par perfusion, sur une période de 90 minutes) et ce phénomène a été attribué à l’eptifibatide. Les effets observés chez le singe se sont résumés à des hémorragies pétéchiales dans la région fémorale ou abdominale, ou les deux, qui ont duré de un à trois jours.
Toxicité chronique : Des études de toxicité par administration réitérée d’eptifibatide ont été réalisées chez le rat et le singe. Dans le cadre de ces études, on a eu recours à des perfusions intraveineuses de médicament pendant des périodes de 14 et de 28 jours. Les études ayant porté sur l’administration du médicament pendant 28 jours ont été suivies d’une fenêtre thérapeutique de 14 jours. Aucun effet toxique attribuable à l’eptifibatide n’a été observé chez le rat dans le cadre de ces études. Chez cette espèce animale, la dose sans effet toxique était supérieure à 72,0 mg/kg/jour, soit 24 fois la dose quotidienne maximale recommandée chez l’humain (3 mg/kg/jour).
Chez le singe, l’administration de doses allant jusqu’à 7,2 mg/kg/jour d’eptifibatide pendant 28 jours par perfusion intraveineuse n’a entraîné aucun signe de toxicité. On a noté des signes d’hémorragie dans les muscles squelettiques d’un singe qui avait reçu une dose de 18 mg/kg/jour d’eptifibatide, ce qui pourrait avoir contribué à la survenue des effets suivants : diminution de la numération globulaire, de l’hémoglobinémie, de l’hématocrite, du volume corpusculaire moyen et de la teneur globulaire moyenne en hémoglobine, et augmentation du taux de réticulocytes. Les effets observés chez le singe correspondent aux effets pharmacologiques auxquels on s’attend habituellement après l’administration de fortes doses d’eptifibatide.
Dans le cadre de l’étude d’une durée de 14 jours réalisée chez le singe, la dose sans effet toxique était de 7,2 mg/kg/jour, soit 2,4 fois la dose quotidienne maximale recommandée chez l’humain. Aucun lien de cause à effet n’a pu être établi entre l’administration d’une dose de 7,2 mg/kg d’eptifibatide et les hémorragies observées chez l’un des sujets. Trois des cinq singes auxquels on avait administré la dose de 72,0 mg/kg/jour ont été sacrifiés ou sont morts pendant le déroulement de l’étude à la suite de contusions, d’hémorragies excessives ou de pétéchies hémorragiques, ou des deux, ces complications hémorragiques ayant causé de l’anémie. On a observé une diminution de l’albuminémie et de la globulinémie chez tous les singes qui avaient reçu la dose de 72,0 mg/kg. La nécropsie a révélé la présence de foyers d’hémorragie dans divers organes.
Aucune étude de toxicité par administration réitérée à long terme n’a été réalisée chez l’animal dans le but de déterminer le pouvoir cancérogène de l’eptifibatide. Aucune étude de carcinogénicité n’a été effectuée, car l’utilisation clinique de l’eptifibatide est limitée à une administration de courte durée de ce médicament par voie intraveineuse.
Pouvoir mutagène : Quatre essais du pouvoir mutagène de l’eptifibatide ont été réalisés. Ainsi, ce médicament a été jugé dépourvu d’effets génotoxiques à la lumière des résultats du test d’Ames ayant porté sur des doses allant jusqu’à 667 µg/mL, d’un test de mutation génique sur des cellules de lymphome de souris ayant porté sur des doses maximales de 1 000 µg/mL, d’un test d’altérations chromosomiques sur des lymphocytes humains et d’un test des micronoyaux chez la souris.
Reproduction et fertilité : Dans le cadre d’une étude de la fertilité chez le rat, l’administration d’eptifibatide n’a eu aucun effet sur le déroulement de la gestation. Aucun signe d’effet toxique sur la fertilité, de toxicité chez les progéniteurs ou de modifications de la performance de reproduction n’a été observé à la suite de l’administration de doses allant jusqu’à 72,0 mg/kg, soit 24 fois la dose quotidienne maximale recommandée chez l’humain.
Tératologie : Des études d’embryotoxicité et de fœtotoxicité réalisées chez le rat et le lapin ont démontré que l’eptifibatide n’exerce aucun effet toxique sur le déroulement de la gestation ni sur la viabilité des embryons et des fœtus. Ainsi, après l’administration de doses quotidiennes d’eptifibatide allant jusqu’à 72,0 mg/kg chez le rat et jusqu’à 36,0 mg/kg chez le lapin (soit 24 et 12 fois la dose quotidienne maximale recommandée chez l’humain, respectivement), aucun signe important de maternotoxicité, de létalité chez les embryons, de fœtotoxicité ou de tératogénicité n’a été observé. Dans le cadre d’études de périnatalité et de post-natalité chez le rat, aucun signe de maternotoxicité n’a été rapporté à la suite de l’administration de doses quotidiennes d’eptifibatide allant jusqu'à 72,0 mg/kg. L’eptifibatide n’a exercé aucun effet nuisible sur le développement physique, les réflexes, le comportement et la fonction reproductrice de la progéniture après le sevrage.
Tolérance locale : Le risque de survenue d’une irritation locale attribuable à l’administration intraveineuse d’eptifibatide a été évalué chez le lapin. Ainsi, à la suite d’une perfusion unique de 10 mcg/kg/min d’eptifibatide pendant 15 minutes, aucune différence n’a été observée à 24 et à
72 heures au chapitre de l’érythème siégeant sur les oreilles traitées à l’eptifibatide et sur celles traitées au moyen du véhicule.
Autres études : Des études réalisées chez la souris et le cobaye ont démontré que l’eptifibatide ne provoque aucune réaction d’hypersensibilité retardée chez la souris et qu’il ne possède aucun pouvoir antigénique chez le cobaye.
Les résultats obtenus dans le cadre de deux études réalisées in vitro ont démontré que l’eptifibatide ne provoque pas l’hémolyse ni la floculation des protéines plasmatiques.
Les résultats d’une étude de toxicité d’une durée de 14 jours réalisée chez le singe et portant sur les produits de dégradation de l’eptifibatide n’ont révélé aucun signe de toxicité à la suite de l’administration de doses quotidiennes allant jusqu’à 7,2 mg/kg. Ces résultats étaient comparables à ceux qui avaient été obtenus à la suite des études de toxicité d’une durée de 14 et de 28 jours réalisées précédemment chez le singe.
BIBLIOGRAPHIE
- 1. PHILLIPS, D. R., et al. « Effect of Ca++ on Integrilin GP IIb-IIIa Interactions: Enhanced GP IIb-IIIa binding and inhibition of platelet aggregation by reductions in the concentration of ionised calcium in plasma anticoagulated with citrate », Circulation, vol. 96, 1997, p. 1448-1494.
- 2. RAO, A. K., C. Pratt, A. Berke, et al. « Thrombolysis in myocardial infarction (TIMI) trial – Phase I: hemorrhagic manifestations and changes in plasma fibrinogen and the fibrinolytic system in patients treated with recombinant tissue plasminogen activator and streptokinase », J Am Coll Cardiol, vol. 11, 1988, p. 1-11.
- 3. OHMAN, M. E., et al. « Combined accelerated tissue-plasminogen activator and platelet glycoprotein IIb/IIIa integrin receptor blockade with Integrilin in acute myocardial infarction », Circulation, vol. 95, no 4, 1997, p. 846-854.
- 4. LANDEFELD, C. S., E. F. Cook, M. Flatley, et al. « Identification and preliminary validation of predictors of major bleeding in hospitalized patients starting anticoagulant therapy », Am J Med, vol. 82, 1987, p. 703-713.
- 5. Investigateurs de l’étude PURSUIT. « Inhibition of platelet glycoprotein IIb/IIIa with eptifibatide in patients with acute coronary syndromes », N Eng J Med, vol. 339, 1998, p. 436-443.
- 6. Investigateurs de l’essai IMPACT II. « Randomised placebo-controlled trial of effect of eptifibatide on complications of percutaneous coronary intervention: IMPACT II », Lancet, vol. 349, 1997, p. 1422-1428.
- 7. Investigateurs de l’essai ESPRIT. « Novel dosing regimen of eptifibatide in planned coronary stent implantation (ESPRIT): a randomised, placebo-controlled trial », Lancet, vol. 356, 2000, p. 2037-2044.
- 8. LABINAZ, M., et al. « Comparison of one year outcomes following coronary artery stenting in diabetic versus nondiabetic patients (from the Enhanced Suppression of the Platelet IIb/IIIa Receptor With Integrilin Therapy [ESPRIT] Trial) », Am J Cardiol, vol. 90, 2002, p. 585-590.
- 9. INTEGRILIN® Injection, 0,75 mg/mL et 2 mg/mL, numéro de controle de la presentation 144999, Monographie de produit, Merck Canada Inc. (2011, 02, 16)
Déclaration des effets secondaires Vous pouvez déclarer des effets secondaires soupçonnés d’être associés à l’utilisation d’un produit à Santé Canada :
ou
REMARQUE : Consultez votre professionnel de la santé si vous avez besoin de renseignements sur le traitement des effets secondaires. Le Programme Canada Vigilance ne donne pas de conseils médicaux. |
|---|
Pour en savoir plus sur Eptifibatide injectable :
- Communiquer avec votre professionnel de la santé.
- Lire la monographie de produit intégrale rédigée à l’intention des professionnels de la santé. Ce document est disponible sur le site Web de Santé Canada (https://www.canada.ca/fr/sante-canada/services/medicaments-produits-sante/medicaments/base-donnees-produits-pharmaceutiques.html), le site Web du fabricant http://www.accordhealth.ca, ou peut être obtenu en téléphonant au 1-866-296-0354.
Le présent dépliant a été rédigé par :
Accord Healthcare Inc.
3535 Boul. St-Charles, Suite 704
Kirkland, QC H9H 5B9
Canada
Dernière révision : le 30 août 2023