


Monographie de produit - Reopro
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux d’importance clinique |
Injection intraveineuse | Solution pour injection, 2 mg / mL 5 mL (10 mg / 5 mL) | Phosphate de sodium, chlorure de sodium, polysorbate 80 Pour obtenir une liste complète, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT. |
DESCRIPTION
ReoPro® (abciximab) constitue le fragment Fab de l’anticorps monoclonal chimérique 7E3 (c7E3) comprenant des régions variables murines et des régions constantes humaines. ReoPro® est un dimère, lié par un pont disulfure, du fragment de la chaîne lourde Fd et de la chaîne légère intacte Lκ, les deux de type IgG, de l’anticorps c7E3. ReoPro® est produit par perfusion continue dans une culture de cellules de mammifère. Il est extrait du surnageant de la culture cellulaire et purifié par une série d’étapes comportant des techniques d’inactivation virale spécifiques, la digestion par la papaïne et la chromatographie sur colonne.
INDICATIONS ET UTILISATION CLINIQUE
ReoPro® (abciximab) est indiqué comme traitement d’appoint dans la prévention des complications ischémiques cardiaques:
- chez les patients subissant une intervention coronarienne percutanée;
- chez les patients souffrant d’angine de poitrine instable réfractaire au traitement médical conventionnel lorsqu’une intervention coronarienne percutanée est prévue dans les 24 heures.
L’emploi de ReoPro® n’a pas été étudié chez les patients non soumis à une intervention coronarienne percutanée.
ReoPro® doit être administré en association avec de l’acide acétylsalicylique et de l’héparine et n’a été étudié que dans ce contexte.
Personnes âgées (> 65 ans)
Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées.
Enfants (< 18 ans)
Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants.
CONTRE-INDICATIONS
- ReoPro® (abciximab) ne doit pas être administré en cas de sensibilité connue à ReoPro®, aux anticorps monoclonaux murins ou à l’un des composants du produit. Pour la liste complète, voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- ReoPro® est contre-indiqué dans les situations cliniques suivantes : hémorragie interne active, hémorragie gastro-intestinale ou génito-urinaire d’importance clinique récente (au cours des 6 dernières semaines), antécédents d’accident vasculaire cérébral (AVC) survenu au cours des 2 dernières années ou AVC ayant laissé des séquelles neurologiques importantes, intervention chirurgicale ou traumatisme majeurs récents (au cours des 6 dernières semaines), néoplasme intracrânien, malformation artério-veineuse ou anévrysme, diathèse hémorragique connue ou hypertension grave non maîtrisée, thrombocytopénie préexistante, vasculite, administration intraveineuse de dextran avant une athérectomie ou angioplastie coronaire transluminale percutanée (ACTP) ou intention d’en administrer pendant l’ACTP, administration d’anticoagulants oraux dans les 7 derniers jours à moins que le temps de prothrombine soit ≤ 1,2 fois la valeur témoin.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Nécessité d’installations spécialisées
ReoPro® (abciximab) ne doit être administré qu’en milieu offrant des soins infirmiers et médicaux spécialisés importants. De plus, il faut avoir accès à un laboratoire d’hématologie et à des installations permettant l’administration de produits sanguins. Carcinogenèse et mutagenèse
Les études sur la mutagénicité in vitro et in vivo n’ont pas démontré d’effet mutagène. Aucune étude à long terme n’a été effectuée chez l’animal pour évaluer le potentiel cancérigène (voir TOXICOLOGIE).
Hématologie
Utilisation de thrombolytiques, d’anticoagulants et d’autres antiagrégants plaquettaires
Comme ReoPro® inhibe l’agrégation plaquettaire, il faut faire preuve de prudence lorsqu’on l’utilise conjointement avec d’autres médicaments qui modifient l’hémostase, tels que l’héparine, les anticoagulants oraux comme la warfarine, les anti-inflammatoires non stéroïdiens, les thrombolytiques et les antiagrégants plaquettaires autres que l’acide acétylsalicylique, comme le dipyridamole, la ticlopidine ou les dextrans à faible poids moléculaire.
ReoPro® peut augmenter le risque de saignement, plus particulièrement en cas d’effet anticoagulant excessif, produit par exemple par l’héparine ou des thrombolytiques. Des cas d’hémorragies fatales ont été signalés (voir EFFETS INDÉSIRABLES, Hémorragie).
Les risques d’hémorragies majeures liées au traitement par ReoPro® sont plus élevés chez les patients recevant des thrombolytiques et doivent être évalués par rapport aux avantages thérapeutiques éventuels.
En cas d’hémorragie grave qui ne peut être maîtrisée malgré l’application de pression, il faut cesser la perfusion de ReoPro® et de toute solution héparinique concomitante.
Précautions pour la prévention de l’hémorragie
Les résultats de l’étude clinique EPILOG ont montré que l’hémorragie peut être réduite au niveau de celle du placebo avec l’utilisation d’une faible dose d’héparine ajustée en fonction du poids, le retrait précoce de l’introducteur, la prise en charge soigneuse de la voie d’abord et du patient et de l’ajustement de la dose de perfusion de ReoPro® en fonction du poids.
Avant la perfusion de ReoPro®, la numération plaquettaire, le temps de prothrombine, le temps de coagulation activé (ACT) et le temps de céphaline activé doivent être mesurés afin de déceler toute anomalie hémostatique pré-existante.
Héparine à faible dose, ajustée en fonction du poids
- 1. Intervention coronarienne percutanée
Bolus d’héparine avant l’ACTP
Si l’ACT du patient est inférieur à 200 secondes avant le début de l’ACTP, on doit administrer un bolus d’héparine initial une fois l’abord artériel établi, selon l’algorithme suivant :
ACT < 150 secondes : administrer 70 U/kg
ACT de 150 à 199 secondes : administrer 50 U/kg
Le bolus d’héparine initial ne doit pas dépasser 7 000 U.
L’ATC doit être vérifié au minimum 2 minutes après l’administration du bolus d’héparine. Si l’ACT est ˂ 200 secondes, il est possible d’administrer des bolus supplémentaires d’héparine à raison de 20 U/kg. Si l’ACT demeure ˂ 200 secondes, il faut alors administrer des bolus supplémentaires d’héparine, à raison de 20 U/kg jusqu’à l’obtention d’un ACT ≥ 200 secondes.
Dans le cas où des doses d’héparine plus élevées s’avèrent nécessaires sur le plan clinique malgré la possibilité de risques accrus d’hémorragie, il est recommandé de doser avec soin les bolus d’héparine en fonction du poids du patient et d’obtenir un ACT cible ne dépassant pas 300 secondes.
Bolus d’héparine durant l’ACTP
Pendant l’ACTP, l’ACT doit être vérifié toutes les 30 minutes. Si l’ACT est ˂ 200 secondes, des bolus supplémentaires d’héparine peuvent être administrés à raison de 20 U/kg. Si l’ACT demeure ˂ 200 secondes, des bolus supplémentaires d’héparine, à raison de 20 U/kg, peuvent être administrés jusqu’à l’obtention d’un ACT ≥ 200 secondes. L’ACT doit être vérifié avant et au moins 2 minutes après chaque bolus d’héparine.
Perfusion d’héparine après l’ACTP
Il est fortement recommandé de cesser l’administration d’héparine immédiatement après la fin de l’intervention et de retirer l’introducteur artériel dans les 6 heures qui suivent. Lorsque l’administration d’héparine se poursuit après l’ACTP ou lorsque l’introducteur est enlevé plus tard, il est recommandé d’administrer la perfusion d’héparine à un taux initial de 7 U/kg/h (voir Précautions pour la prévention de l’hémorragie : Retrait de l’introducteur de l’artère fémorale). Dans toutes les circonstances, l’administration d’héparine doit être arrêtée au moins 2 heures avant le retrait de l’introducteur artériel.
- 2. Stabilisation de l’angine de poitrine instable
Un traitement anticoagulant par héparine doit être instauré pour cibler un temps de céphaline activé de 60 à 85 secondes. La perfusion d’héparine doit être maintenue pendant la perfusion de ReoPro®. Les modalités d’administration de l’héparine suivant une angioplastie sont expliquées plus haut dans la section 1. Intervention coronarienne percutanée.
Voie d’abord par l’artère fémorale
ReoPro® est associé à une augmentation de la fréquence des hémorragies, particulièrement au site d’insertion de l’introducteur dans l’artère fémorale. Les recommandations qui suivent ont trait spécifiquement aux soins à prodiguer à cet endroit :
Insertion de l’introducteur dans l’artère fémorale
- Dans la mesure du possible, utiliser uniquement un introducteur artériel pour établir la voie d’abord vasculaire (éviter l’usage d’un introducteur veineux).
- Au moment de l’établissement de la voie d’abord vasculaire, ne ponctionner que la paroi antérieure de l’artère ou de la veine.
- Il est fortement déconseillé de déterminer la structure vasculaire à l’aide d’une méthode de va-et-vient (méthode through and through).
Une fois l’introducteur inséré dans l’artère fémorale
- Vérifier le site d’insertion de l’introducteur et les pouls distaux dans la ou les jambes touchées toutes les 15 minutes pendant 1 heure, puis toutes les heures pendant 6 heures.
- Maintenir un repos complet au lit, avec la tête du lit ≤ 30 °.
Maintenir la ou les jambes en position droite, allongée(s) en bordant bien les draps
(méthode sheet tuck) ou à l’aide d’un dispositif de contention souple.
- Au besoin, traiter les douleurs à l’aine ou au dos avec des médicaments.
- Expliquer verbalement au patient ce qu’il devra faire à la suite de l’ACTP.
Retrait de l’introducteur de l’artère fémorale
- Cesser l’administration d’héparine au moins 2 heures avant d’enlever l’introducteur de l’artère fémorale.
- Vérifier le temps de céphaline activé ou l’ACT avant de retirer l’introducteur artériel; ne pas enlever l’introducteur à moins que le temps de céphaline activé ne soit ≤ 50 secondes ou l’ACT ≤ 175 secondes.
- Avec la main ou à l’aide d’un dispositif mécanique, appliquer une pression au site de ponction pendant au moins 30 minutes après avoir enlevé l’introducteur.
- Une fois l’hémostase obtenue, appliquer un pansement compressif.
Après le retrait de l’introducteur de l’artère fémorale
- Vérifier s’il n’y a pas d’hémorragie ou d’hématome au niveau de l’aine, et prendre les pouls distaux toutes les 15 minutes pendant la première heure ou jusqu’à ce que le patient soit stabilisé et toutes les heures par la suite.
- Continuer le repos complet au lit, la tête du lit étant ≤ 30 °. Maintenir la ou les jambes en position droite, allongée pendant 6 à 8 heures à la suite du retrait de l’introducteur de l’artère fémorale, 6 à 8 heures après avoir cessé l’administration de ReoPro® ou 4 heures après avoir cessé l’administration d’héparine, selon la dernière de ces éventualités à survenir.
- Enlever le pansement compressif avant le lever du patient.
- Continuer à traiter les douleurs avec des médicaments.
Prise en charge de l’hémorragie au site de ponction fémorale/de la formation d’un hématome
En cas d’hémorragie à l’aine accompagnée ou non d’hématome, les modalités de prise en charge suivantes sont recommandées :
- Abaisser la tête du lit à 0 °.
- Appliquer une pression manuelle ou à l’aide d’un dispositif jusqu’à l’obtention de l’hémostase.
- Mesurer tout hématome et surveiller sa progression.
- Changer le pansement compressif, au besoin.
- Si de l’héparine est administrée, obtenir le temps de céphaline activé et ajuster la dose d’héparine au besoin.
- Maintenir l’abord intraveineux si l’introducteur a été enlevé.
Si l’hémorragie à l’aine continue ou si l’hématome s’étend pendant la perfusion de ReoPro® malgré les mesures mentionnées plus haut, il faut cesser la perfusion de ReoPro® immédiatement et retirer l’introducteur artériel selon les lignes directrices énumérées ci-dessus. Après le retrait de l’introducteur, maintenir l’abord intraveineux jusqu’à ce que l’hémorragie soit contrôlée.
Sites hémorragiques possibles
Il faut porter une attention particulière à tous les endroits où l’hémorragie risque de survenir, y compris les sites de ponction veineuse et artérielle, les sites d’insertion de cathéter, les sites de dénudation et les sites de ponction par l’aiguille.
Hémorragie rétropéritonéale
ReoPro® est associé à un risque accru d’hémorragie rétropéritonéale à la suite d’une ponction vasculaire fémorale. L’utilisation d’introducteurs veineux doit être réduite au minimum et seule la paroi antérieure de l’artère ou de la veine doit être ponctionnée lors de l’établissement de la voie d’abord vasculaire.
Hémorragie pulmonaire (principalement alvéolaire)
De rares cas d’hémorragie pulmonaire (principalement alvéolaire) ont été associés à l’emploi de ReoPro®6. Ce type d’hémorragie peut se manifester par l’un ou plusieurs des signes suivants, chez les patients traités par ReoPro® : hypoxémie, infiltrats alvéolaires à la radiographie pulmonaire, hémoptysie et baisse inexpliquée du taux d’hémoglobine. Les traitements par ReoPro® et tous les agents anticoagulants et autres antiplaquettaires doivent être interrompus immédiatement si l’hémorragie est confirmée.
Prophylaxie de l’hémorragie gastro-intestinale
Afin de prévenir l’hémorragie gastro-intestinale spontanée, il est recommandé d’administrer au préalable un antihistaminique H2 ou une solution antiacide. Des antiémétiques doivent être administrés au besoin pour prévenir les vomissements.
Soins infirmiers généraux
Il faut éviter les interventions suivantes : ponctions artérielles et veineuses non nécessaires, injections intramusculaires, utilisation de routine de sondes urinaires, intubation nasotrachéale, sondes nasogastriques, brassard de tensiomètre automatique. Pour obtenir l’abord veineux, il convient d’éviter les sites qui ne peuvent être comprimés (p. ex. veines sous-clavière ou jugulaire). Pour les prélèvements sanguins, il faut envisager d’utiliser les canules sodiques ou héparinées. Les sites de ponctions vasculaires doivent être indiqués dans le dossier et surveillés. Il faut enlever délicatement les pansements.
Surveillance du patient
Avant l’administration de ReoPro®, la numération plaquettaire, l’ACT, le temps de prothrombine et le temps de céphaline activé doivent être mesurés afin d’identifier les troubles de coagulation préexistants. Il faut également mesurer l’hémoglobine et l’hématocrite avant l’administration de ReoPro®, ainsi que 12 heures et 24 heures après l’injection de ReoPro® en bolus. Un électrocardiogramme (ECG) à 12 dérivations doit être réalisé au laboratoire de cathétérisme avant l’injection de ReoPro® en bolus et répété une fois que le patient est de retour à l’unité de soins de l’hôpital, puis une autre fois 24 heures après l’injection de ReoPro® en bolus. Il faut mesurer les signes vitaux (y compris la tension artérielle et le pouls) toutes les heures pendant les 4 premières heures qui suivent l’injection de ReoPro® en bolus, puis 6, 12, 18 et 24 heures après cette injection.
Thrombocytopénie
Afin de réduire la possibilité de thrombocytopénie, une numération plaquettaire doit être effectuée avant le traitement, 2 à 4 heures après l’administration du bolus de ReoPro®, 24 heures après, puis régulièrement pendant 2 semaines. Si un patient présente une diminution brusque du nombre de plaquettes (p. ex. une diminution des plaquettes à moins de 100 000 cellules/µL et une diminution d’au moins 25 % des valeurs d’avant traitement), il faut procéder à des numérations plaquettaires supplémentaires. Les numérations plaquettaires doivent être effectuées dans trois tubes séparés, contenant soit de l’acide éthylène-diamino-tétra-acétique (EDTA), soit du citrate, soit de l’héparine afin d’exclure une pseudothrombocytopénie due à une interaction in vitro avec l’anticoagulant utilisé. En cas de thrombocytopénie véritable confirmée, il faut interrompre immédiatement l’administration de ReoPro® et amorcer une surveillance et un traitement adéquats. Il faut effectuer une numération plaquettaire quotidienne jusqu’au retour des valeurs normales. Si le nombre de plaquettes d’un patient chute à 60 000 cellules/µL, il faut interrompre l’administration d’héparine et d’acide acétylsalicylique, et s’il chute à moins de 50 000 cellules/µL, il faut procéder à une transfusion de plaquettes.
Lors d’une étude de registres sur la réadministration de ReoPro®, des antécédents de thrombocytopénie associée à l’utilisation antérieure de ReoPro® étaient prédictifs d’un risque accru de récidive de la thrombocytopénie. En outre, une réadministration dans les 30 jours était associée à une augmentation de l’incidence et de la gravité de la thrombocytopénie, tout comme un résultat positif à la recherche d’anticorps humains antichimériques (HACA) effectuée au départ, en comparaison avec les taux observés dans les études sur une première administration.
Rétablissement de la fonction plaquettaire
Des études chez l’animal ont montré qu’une transfusion homologue de plaquettes rétablissait la fonction plaquettaire après l’administration de ReoPro®, et des transfusions de plaquettes fraîches d’un donneur choisi au hasard ont été administrées de façon empirique pour rétablir la fonction plaquettaire chez l’humain. En cas d’hémorragie grave non maîtrisée ou de nécessité d’une intervention chirurgicale, le temps de saignement doit être déterminé. Si celui-ci est supérieur à 12 minutes, 10 unités de plaquettes peuvent être administrées. ReoPro® peut être déplacé des récepteurs plaquettaires endogènes et se lier par la suite aux plaquettes transfusées. Une seule transfusion peut néanmoins se révéler suffisante pour réduire le blocage des récepteurs afin d’atteindre 60 à 70 %, niveau auquel la fonction plaquettaire est rétablie. Il peut s’avérer nécessaire de répéter les transfusions de plaquettes pour maintenir le temps de saignement à 12 minutes ou moins.
Système immunitaire
Réadministration
L’administration de ReoPro® peut entraîner la formation d’anticorps humains antichimériques (HACA pour Human Anti-chimeric Antibody) (voir EFFETS INDÉSIRABLES) qui peuvent causer des réactions allergiques ou d’hypersensibilité (y compris l’anaphylaxie), engendrer une thrombocytopénie ou atténuer son effet bénéfique lors de la réadministration. La réadministration de ReoPro® à 29 patients connus pour ne pas avoir d’anticorps humains antichimériques n’a pas entraîné de changement des paramètres pharmacocinétiques de ReoPro® ni de réduction de son pouvoir antiplaquettaire.
La réadministration de ReoPro® à des patients subissant une intervention coronarienne percutanée a été évaluée dans le cadre d’une étude de registres portant sur 1 342 traitements administrés à 1 286 patients. Il s’agissait d’une deuxième administration de ReoPro® pour la plupart de ces patients et d’une troisième administration ou plus pour 15 % des patients. Globalement, le pourcentage de patients qui présentaient des HACA était de 6 % avant la réadministration, ce taux passant à 27 % après la réadministration. Aucun cas de réaction allergique grave ni d’anaphylaxie n’a été signalé. Des taux plus élevés de thrombocytopénie ont été notés au cours de l’étude sur la réadministration de ReoPro®, comparativement aux études de phase 3 concernant une première administration (voir MISES EN GARDE ET PRÉCAUTIONS, Thrombocytopénie et EFFETS INDÉSIRABLES, Thrombocytopénie), ce qui laisse croire que la réadministration peut être associée à une augmentation de l’incidence et de la gravité de la thrombocytopénie.
Réactions d’hypersensibilité
De très rares cas de réactions anaphylactiques ont été observés chez les patients traités par ReoPro®. De l’épinéphrine, des antihistaminiques et des corticostéroïdes doivent être disponibles pour un usage immédiat, en plus d’un équipement de réanimation, dans l’éventualité d’une réaction d’hypersensibilité. Le traitement par ReoPro® doit être interrompu immédiatement dès la survenue d’une réaction anaphylactique, et des mesures de réanimation appropriées doivent être mises en œuvre.
Appareil respiratoire
Bien que très rare, l’hémorragie pulmonaire associée à l’utilisation de ReoPro® est une possible complication grave menaçant le pronostic vital. Elle peut être mal diagnostiquée et avoir pour conséquence que des patients ne soient pas traités assez rapidement. Les symptômes respiratoires doivent faire l’objet d’une surveillance étroite afin qu’une hémorragie pulmonaire grave puisse être détectée précocement chez les patients traités par ReoPro®.
Populations particulières
Femmes enceintes
L’effet de ReoPro® sur la reproduction n’a pas été étudié chez l’animal. Les effets sur la fertilité d’animaux mâles ou femelles ne sont donc pas connus. On ignore également si l’administration de ReoPro® à la femme enceinte peut nuire au fœtus ou modifier la capacité reproductive. ReoPro® ne doit être administré à la femme enceinte qu’en cas de besoin manifeste.
Femmes qui allaitent
On ne sait pas si ce médicament est excrété dans le lait humain. Comme de nombreux médicaments sont excrétés dans le lait humain, il faut faire preuve de prudence lorsqu’on administre ReoPro® à la femme qui allaite.
Enfants (< 18 ans)
L’innocuité et l’efficacité de ReoPro® chez l’enfant de moins de 18 ans n’ont pas été étudiées.
Personnes âgées (> 65 ans)
On ne dispose pas d’une expérience clinique suffisante pour déterminer si les patients âgés de 75 ans et plus réagissent différemment à ReoPro® que les patients plus jeunes.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Hémorragie
L’hémorragie était classée comme majeure ou mineure d’après les critères utilisés dans l’étude TIMI (Thrombolysis in Myocardial Infarction). Les événements hémorragiques majeurs étaient définis comme étant soit une hémorragie intracrânienne, soit une baisse du taux d’hémoglobine de plus de 5 g/dL. Les événements hémorragiques mineurs comprenaient une hématurie macroscopique spontanée, une hématémèse, une baisse du taux d’hémoglobine de plus de 3 g/dL accompagnée d’une perte de sang visible ou une baisse du taux d’hémoglobine d’au moins 4 g/dL sans perte de sang visible.
Dans l’essai EPIC où l’on utilisait une dose standard d’héparine non ajustée en fonction du poids, un saignement pendant les 36 premières heures était la complication la plus courante du traitement par ReoPro® (abciximab). Les incidences des hémorragies majeures, mineures et de transfusion de produits sanguins étaient environ le double. Chez environ 70 % des patients traités par ReoPro® ayant une hémorragie majeure, l’hémorragie a eu lieu au niveau de la voie d’abord artérielle à l’aine. L’incidence des événements hémorragiques majeurs chez les patients traités par ReoPro® était également plus élevée au niveau gastro-intestinal, rétropéritonéal, urogénital et à d’autres endroits.
Dans un essai clinique ultérieur nommé EPILOG, utilisant les lignes directrices concernant la posologie de l’héparine et de ReoPro®, le retrait de l’introducteur et la voie d’abord artérielle, décrites dans MISES EN GARDE ET PRÉCAUTIONS, l’incidence des hémorragies majeures chez les patients traités par ReoPro® et une dose faible d’héparine ajustée en fonction du poids (1,8 %) n’était pas significativement différente de celle obtenue chez les patients sous placebo (3,1 %) et il n’y a pas eu d’augmentation significative de l’incidence d’hémorragies intracrâniennes. La réduction des hémorragies obtenue dans l’essai EPILOG n’a pas été accompagnée d’une perte d’efficacité.
Le Tableau 1 présente les taux d’événements hémorragiques majeurs, mineurs et les événements hémorragiques ayant nécessité une transfusion au cours des essais EPIC, CAPTURE et EPILOG.
Tableau 1 : Nombre de patients ayant eu une hémorragie non reliée à un pontage coronarien (%)
au cours des essais EPIC, EPILOG et CAPTURE
EPIC
Placebo
(n = 696)
ReoPro® (bolus + perfusion)
(n = 708)
Hémorragie majeurea 23 (3,3) 75 (10,6) Hémorragie mineure 64 (9,2) 119 (16,8) Hémorragie nécessitant
transfusionb
14 (2,0) 55 (7,8)
CAPTURE
Placebo
(n = 635)
ReoPro® (n = 630)
Hémorragie majeurea 12 (1,9) 24 (3,8) Hémorragie mineure 13 (2,0) 30 (4,8) Hémorragie nécessitant
transfusionb
9 (1,4) 15 (2,4)
EPILOG
Placebo
et dose standard
d’héparine
(n = 939)
ReoPro®
et dose standard d’héparine
(n = 918)
ReoPro® et faible dose d’héparine (n = 935) Hémorragie majeurea 10 (1,1) 17 (1,9) 10 (1,1) Hémorragie mineure 32 (3,4) 70 (7,6) 37 (4,0) Hémorragie nécessitant
transfusionb
10 (1,1) 7 (0,8) 6 (0,6)
a Les hémorragies multiples classées dans plusieurs catégories ne sont comptabilisées qu’une seule fois par patient en retenant l’hémorragie classée dans la catégorie la plus grave. Les hémorragies multiples classées dans une même catégorie ne sont également comptabilisées qu’une seule fois par patient.
b Transfusion de concentré de globules rouges ou de sang entier.
Malgré le peu de données, le traitement par ReoPro® n’a pas été associé à des hémorragies majeures supplémentaires chez les patients subissant un pontage coronarien. Certains patients ayant des temps de saignements prolongés ont reçu une transfusion de plaquettes pour corriger le temps de saignement avant la chirurgie (voir MISES EN GARDE ET PRÉCAUTIONS, Rétablissement de la fonction plaquettaire).
L’incidence totale des hémorragies intracrâniennes et des AVC non hémorragiques dans les trois essais était comparable : 7/2 225 (0,31 %) chez les patients sous placebo et 10/3 112 (0,32 %) chez les patients traités par ReoPro®. L’incidence des hémorragies intracrâniennes était de 0,13 % chez les patients sous placebo et de 0,19 % chez les patients traités par ReoPro®.
À la suite de l’administration de ReoPro®, des cas d’hémorragie pulmonaire ayant mené au décès ont été signalés. Dans beaucoup de cas, les patients avaient reçu au moins deux autres médicaments tenus également pour suspects ou concomitants, comme l’héparine ou l’aspirine. L’issue n’a pas été mentionnée dans la plupart des cas, mais environ 2 cas sur 3 ont eu des conséquences mortelles. D’après les données sur l’exposition au médicament, le taux d’hémorragies pulmonaires signalées est de moins de 1 parmi 10 000 patients (voir MISES EN GARDE ET PRÉCAUTIONS, Hémorragie pulmonaire).
Thrombocytopénie
Dans les essais cliniques sur ReoPro®, la baisse de la numération plaquettaire était plus fréquente chez les patients traités par ReoPro® que chez ceux sous le placebo. Le taux global de thrombocytopénie (numération plaquettaire ˂ 100 000 cellules/µL) dans les essais EPIC, EPILOG et CAPTURE était de 0,5 % chez les patients sous placebo et de 2,9 % chez les patients traités par ReoPro® bolus + perfusion. L’incidence des thrombocytopénies était la plus basse dans l’essai EPILOG (placebo : 1,5 %, ReoPro® avec dose standard d’héparine ajustée en fonction du poids : 2,6 % et ReoPro® avec faible dose d’héparine ajustée en fonction du poids : 2,5 %). Dans l’essai EPILOG, on a également observé les taux les plus faibles de transfusion de plaquettes parmi les patients traités par ReoPro® (placebo : 1,1 %, ReoPro® avec dose standard d’héparine ajustée en fonction du poids : 1,6 % et ReoPro® avec faible dose d’héparine ajustée en fonction du poids : 0,9 %).
Au cours d’une étude de registres sur la réadministration de ReoPro® menée auprès de patients recevant ReoPro® pour la deuxième fois ou plus (voir MISES EN GARDE ET PRÉCAUTIONS, Réadministration), l’incidence des thrombocytopénies, tous degrés de gravité confondus, était de 5 % et l’incidence des thrombocytopénies profondes, de 2 % (< 20 000 cellules/µL). Des antécédents de thrombocytopénie liée à une exposition antérieure à ReoPro®, une réadministration dans les 30 jours et la présence d’HACA avant la réadministration étaient des facteurs associés à une augmentation du risque de thrombocytopénie.
Des 14 patients ayant présenté une thrombocytopénie associée à une exposition antérieure à ReoPro®, 7 (50 %) ont présenté de nouveaux épisodes de thrombocytopénie. Parmi les 130 patients chez qui l’intervalle de réadministration avait été de 30 jours ou moins, 25 (19 %) ont présenté une thrombocytopénie, grave chez 19 d’entre eux. Parmi les 71 patients présentant des HACA au départ, 11 (15 %) ont présenté une thrombocytopénie, grave chez 7 d’entre eux.
Anticorps humains antichimériques (HACA)
L’administration de ReoPro® peut entraîner la production d’anticorps humains antichimériques (HACA). Leur présence a été détectée chez environ 5,8 % des patients traités par ReoPro® dans les essais EPIC, EPILOG et CAPTURE. Les réactions d’hypersensibilité ou allergiques n’étaient pas plus nombreuses dans le groupe traité par ReoPro® que dans le groupe sous placebo. Voir aussi MISES EN GARDE ET PRÉCAUTIONS, Réactions d’hypersensibilité.
Au cours d’une étude sur la réadministration de ReoPro® (voir MISES EN GARDE ET PRÉCAUTIONS; Réadministration), le taux global de patients qui présentaient des HACA avant la réadministration était de 6 %, ce taux ayant augmenté à 27 % après la réadministration. Parmi les 36 sujets qui recevaient ReoPro® pour la quatrième fois ou plus, la présence d’HACA était détectée après la réadministration chez 16 sujets (44 %). Aucune réaction allergique grave ni aucune réaction anaphylactique n’ont été signalées. La présence d’HACA était associée à une augmentation du risque de thrombocytopénie (voir MISES EN GARDE ET PRÉCAUTIONS, Thrombocytopénie).
Les données reflètent le pourcentage de patients ayant obtenu des résultats considérés comme positifs à la recherche d’anticorps anti-ReoPro® par la méthode ELISA et dépendent largement de la sensibilité et de la spécificité du test. De plus, divers facteurs peuvent avoir un effet sur l’incidence observée de la présence d’anticorps, notamment la manipulation des échantillons, le moment du prélèvement des échantillons, les médicaments concomitants et une affection sous-jacente. Pour ces raisons, la comparaison de l’incidence de la présence d’anticorps anti-ReoPro®, avec celle d’anticorps dirigés contre d’autres produits peut conduire à des conclusions erronées.
Effets indésirables signalés au cours des essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables associés à un médicament qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Le Tableau 2 présente les effets indésirables liés au médicament autres que les saignements, les hémorragies intracrâniennes et la thrombocytopénie, observés chez ≥ 1 % des patients des groupes ReoPro® ou placebo au cours des essais EPIC, EPILOG et CAPTURE.
Tableau 2 : Effets indésirables liés au médicament chez les patients des essais EPIC, EPILOG et CAPTURE
ReoPro® bolus + perfusion n = 3 111 (% ) | Placebo n = 2 226 (% ) | |
Affections cardiaques Bradycardie Affections gastro-intestinales Nausées Vomissements Troubles généraux et anomalies au site d’administration Douleur thoracique Douleur au site de ponction Douleur abdominale Affections musculosquelettiques et du tissu conjonctif Dorsalgie Affections du système nerveux Céphalées Affections vasculaires Hypotension Œdème périphérique | 4,5 % 13,6 % 7,3 % 11,4 % 3,6 % 3,1 % 17,6 % 6,4 % 14,4 % 1,6 % | 3,5 % 11,5 % 6,8 % 9,3 % 2,6 % 2,2 % 13,7 % 5,5 % 10,3 % 1,1 % |
Effets indésirables peu courants du médicament observés au cours des essais cliniques (< 1 %)
Troubles généraux et anomalies au site d’administration : réactions au site d’injection Affections du système immunitaire : réactions allergiques
Effets indésirables signalés après la commercialisation du produit
Des cas d’anaphylaxie, parfois fatals, ont été observés et signalés, quoique très rarement, à la suite de la commercialisation de ReoPro®. De très rares cas d’hémorragies gastro-intestinales ont également été signalés à la suite de la commercialisation de ReoPro®. Des cas d’hémorragies fatales ont été rarement signalés depuis la commercialisation de ReoPro® (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie).
INTERACTIONS MÉDICAMENTEUSES
Aucune étude officielle sur les interactions médicamenteuses n’a été réalisée avec ReoPro® (abciximab). ReoPro® a été administré à des patients atteints de cardiopathie ischémique prenant de façon concomitante un vaste éventail de médicaments utilisés pour le traitement de l’angine de poitrine, de l’infarctus du myocarde et de l’hypertension. Ces médicaments comprenaient de l’héparine, de la warfarine, des bêta-bloquants, des inhibiteurs des canaux calciques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des dérivés nitrés intraveineux et oraux, et de l’acide acétylsalicylique. L’héparine, les autres anticoagulants, les thrombolytiques et les antiagrégants plaquettaires sont associés à une augmentation des saignements. Comme ReoPro® inhibe l’agrégation plaquettaire, il faut faire preuve de prudence lorsqu’on l’utilise conjointement avec d’autres médicaments qui modifient l’hémostase.
Les patients ayant des HACA peuvent avoir des réactions allergiques ou d’hypersensibilité lors de l’administration d’autres anticorps monoclonaux pour un diagnostic ou un traitement.
En raison des préoccupations soulevées par l’observation d’effets synergiques sur les saignements, ReoPro® devrait être utilisé avec circonspection chez les patients ayant reçu un traitement thrombolytique par voie générale. Au cours de l’essai GUSTO V, des patients ayant subi un infarctus aigu du myocarde ont été randomisés pour recevoir soit un traitement d’association par ReoPro® et une demi-dose de Reteplase, soit une dose complète de Reteplase en monothérapie7. Lors de cet essai, l’incidence d’hémorragies non intracrâniennes modérées ou graves a augmenté chez les patients ayant reçu l’association de ReoPro® et d’une demi-dose de Reteplase, par comparaison avec les patients ayant reçu la monothérapie par Reteplase (4,6 % et 2,3 %, respectivement). Cette augmentation était plus prononcée chez les patients de plus de 75 ans. Une tendance à l’augmentation de l’incidence des hémorragies intracrâniennes chez les patients traités par l’association de ReoPro® et d’une demi-dose de Reteplase, comparativement aux patients ayant reçu Reteplase en monothérapie, a également été observée dans ce groupe d’âge uniquement.
Si une intervention urgente s’impose en raison de symptômes réfractaires, on recommande de tenter tout d’abord de corriger la situation au moyen d’une ACTP en utilisant ReoPro®. Si l’ACTP ou toute autre mesure appropriée se révèlent infructueuses, et si l’angiographie suggère qu’une thrombose est à l’origine du trouble, on peut envisager l’administration d’un traitement thrombolytique d’appoint par voie intracoronarienne. Avant de procéder à toute intervention chirurgicale, le temps de saignement doit être déterminé par la méthode d’Ivy et doit être de 12 minutes ou moins (voir MISES EN GARDE ET PRÉCAUTIONS, Rétablissement de la fonction plaquettaire).
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- L’innocuité et l’efficacité de ReoPro® (abciximab) n’ont été étudiées que lors de l’administration concomitante avec de l’héparine et de l’acide acétylsalicylique.
L’acide acétylsalicylique doit être administré par voie orale à une dose quotidienne de
300 à 325 mg.
Pour les lignes directrices sur le traitement anticoagulant par l’héparine, voir MISES EN
GARDE ET PRÉCAUTIONS, Précautions pour la prévention de l’hémorragie.
- Chez les patients dont l’ACTP échoue, la perfusion continue de ReoPro® doit être interrompue car il n’existe aucune preuve de l’efficacité de ReoPro® dans ce contexte.
- En cas d’hémorragie grave qui ne peut être maîtrisée par compression, il faut cesser immédiatement l’administration de ReoPro® et d’héparine (voir MISES EN GARDE ET PRÉCAUTIONS, Rétablissement de la fonction plaquettaire).
Posologie recommandée et ajustement posologique
Adultes
La dose recommandée de ReoPro® est un bolus intraveineux de 0,25 mg/kg, suivi d’une perfusion intraveineuse continue de 0,125 µg/kg/min (maximum de 10 µg/min).
Pour la stabilisation d’une angine de poitrine instable, le bolus suivi de la perfusion doit être administré jusqu’à 24 heures avant l’éventuelle intervention.
Pour la prévention des complications cardiaques ischémiques chez les patients subissant une intervention coronarienne percutanée qui ne reçoivent pas déjà une perfusion de ReoPro®, le bolus doit être administré 10 à 60 minutes avant l’intervention, suivi d’une perfusion pendant 12 heures.
Administration
- 1. Avant leur administration, les médicaments à usage parentéral doivent être examinés visuellement afin de détecter la présence de particules. Les préparations de ReoPro® contenant des particules opaques visibles NE doivent PAS être utilisées.
- 2. Des réactions d’hypersensibilité sont à prévoir lors de l’administration de solutions protéiques comme ReoPro®. De l’épinéphrine, de la dopamine, de la théophylline, des antihistaminiques et des corticostéroïdes doivent être disponibles pour un usage immédiat. En cas de symptômes de réaction allergique ou anaphylactique, il faut interrompre la perfusion et administrer un traitement approprié.
- 3. Comme avec tout médicament à usage parentéral, l’administration de ReoPro® doit s’effectuer dans des conditions d’asepsie.
- 4.
Prélever la quantité de ReoPro® requise pour l’injection en bolus avec une seringue.
Filtrer cette solution en utilisant un filtre stérile, apyrogène, à faible liaison protéique, de 0,2 ou 0,22 µm.
- 5.
Prélever la quantité de ReoPro® requise pour la perfusion continue dans une seringue.
Injecter dans un contenant approprié de solution saline stérile à 0,9 % ou de dextrose à 5 %. Perfuser ce mélange selon le débit calculé à l’aide d’une pompe à perfusion continue. La perfusion continue doit être filtrée, soit au moment de sa préparation en employant un filtre pour seringue stérile, apyrogène, à faible liaison protéique, de 0,2 ou 0,22 µm, soit au moment de l’administration en employant un filtre stérile intégré, apyrogène, à faible liaison protéique, de 0,2 ou 0,22 µm.
- 6. Jeter toute portion inutilisée à la fin de la perfusion.
- 7. Bien qu’aucune incompatibilité avec les solutés de perfusion intraveineuse ou les médicaments cardio-vasculaires d’usage courant n’ait été observée, on recommande d’administrer ReoPro® dans une tubulure d’administration intraveineuse séparée, dans la mesure du possible, et de ne pas le mélanger avec d’autres médicaments.
- 8. Aucune incompatibilité n’a été observée avec les flacons de verre ou avec les sacs et le matériel d’administration en chlorure de polyvinyle.
SURDOSAGE
Aucun cas de surdosage par ReoPro® (abciximab) n’a été observé au cours des essais cliniques chez l’être humain. Consulter cependant la section MISES EN GARDE ET PRÉCAUTIONS, Rétablissement de la fonction plaquettaire.
Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
ReoPro® (abciximab) constitue le fragment Fab de l’anticorps monoclonal chimérique 7E3. Il se lie de façon sélective au récepteur de la glycoprotéine IIb/IIIa (GP IIb/IIIa) situé à la surface des plaquettes humaines. ReoPro® inhibe l’agrégation plaquettaire en prévenant la fixation du fibrinogène, du facteur de Von Willebrand et d’autres molécules adhésives aux sites récepteurs des GP IIb/IIIa sur les plaquettes activées. ReoPro® se lie également avec une affinité semblable aux récepteurs (ανβ3) de la vitronectine situés sur les plaquettes, les cellules endothéliales de la paroi des vaisseaux et les cellules musculaires lisses. Les récepteurs de la vitronectine activent le mécanisme de coagulation des plaquettes et de prolifération des cellules endothéliales vasculaires et des cellules musculaires lisses.
Pharmacodynamie
Chez l’être humain, l’administration intraveineuse de doses uniques de ReoPro® en bolus de 0,15 à 0,30 mg/kg a entraîné un blocage dose-dépendant des récepteurs plaquettaires des GP IIb/IIIa, ainsi qu’une inhibition dose-dépendante de la fonction plaquettaire, comme le montre la mesure de l’agrégation plaquettaire ex vivo en réponse à l’adénosine diphosphate (ADP) ou l’allongement du temps de saignement. Deux heures après l’injection des deux doses les plus fortes (0,25 et 0,30 mg/kg), plus de 80 % des récepteurs des GP IIb/IIIa étaient bloqués et l’agrégation plaquettaire en réponse à 20 µM d’ADP était presque abolie. Ces deux doses ont allongé le temps de saignement médian à plus de 30 minutes comparativement à une valeur de base d’environ 5 minutes.
Chez l’être humain, l’administration intraveineuse d’un bolus unique de 0,25 mg/kg suivi d’une perfusion continue de 10 µg/min pendant des périodes de 12 à 96 heures a entraîné une inhibition importante et soutenue de la fonction plaquettaire (agrégation plaquettaire ex vivo en réponse à 5 ou 20 µM d’ADP inférieure à 20 % des valeurs de base et temps de saignement supérieur à 30 minutes) pendant toute la durée de la perfusion chez la plupart des patients. Des résultats équivalents ont été obtenus avec une perfusion ajustée en fonction du poids chez des patients dont le poids allait jusqu’à 80 kg (0,125 µg/kg/min jusqu’à un maximum de 10 µg/min). Chez les patients ayant reçu le bolus de 0,25 mg/kg suivi d’une perfusion de 5 µg/min pendant 24 heures, l’inhibition initiale de l’agrégation plaquettaire a été similaire, mais elle ne s’est pas maintenue tout au long de la période de perfusion. L’arrêt de la perfusion entraînait en général le retour de la fonction plaquettaire aux valeurs initiales sur une période de 24 à 48 heures.
Pharmacocinétique
À la suite de l’administration intraveineuse de ReoPro®, les concentrations plasmatiques du médicament sous forme libre ont diminué très rapidement, avec une demi-vie initiale de plusieurs minutes et une demi-vie de phase secondaire d’environ 30 minutes. Cette disparition du plasma est probablement reliée à une fixation rapide aux récepteurs plaquettaires GP IIb/IIIa (on trouve approximativement 80 000 à 100 000 récepteurs GP IIb/IIIa à la surface de chaque plaquette).
Après un bolus intraveineux unique de ReoPro®, les effets inhibiteurs sur la fonction plaquettaire, évalués d’après l’inhibition de l’agrégation plaquettaire, étaient manifestes en 10 minutes. L’anticorps demeure présent dans la circulation pendant 15 jours ou plus sous forme liée aux plaquettes. Sa disparition en fonction du temps suit une courbe monoexponentielle.
L’administration intraveineuse de ReoPro® en bolus de 0,25 mg/kg suivi d’une perfusion continue de 5 ou 10 µg/min pendant des périodes de 12 à 96 heures ont produit des concentrations plasmatiques totales relativement constantes à partir du premier point d’évaluation (habituellement 2 heures), quels que soient le débit ou la durée de la perfusion. Toutefois, bien que les concentrations plasmatiques totales résultant de la perfusion de 5 µg/min n’aient été que légèrement inférieures à celles résultant de la perfusion de 10 µg/min, la perfusion de 5 µg/min n’est pas parvenue à inhiber efficacement la fonction plaquettaire pendant toute la durée de la période de perfusion. À la fin de la période de perfusion, les concentrations plasmatiques ont d’abord chuté rapidement pendant environ 6 heures puis ont ensuite diminuées beaucoup plus lentement.
CONSERVATION ET STABILITÉ
Les fioles doivent être conservées entre 2 et 8 °C (36 et 46 °F). Ne pas congeler. Ne pas agiter. Ne pas utiliser après la date de péremption. Jeter toute portion inutilisée qui reste dans la fiole.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
ReoPro® (abciximab) est offert en solution pour injection intraveineuse dans des fioles de 5 mL (10 mg). Conditionnement unitaire. Le bouchon de la fiole ne contient pas de latex de caoutchouc naturel.
Chaque mL contient 2 mg d’abciximab dans une solution tamponnée (pH de 7,2) de phosphate de sodium à 0,01 M, de chlorure de sodium à 0,15 M et de polysorbate 80 à 0,001 %. Aucun agent de conservation n’a été ajouté.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : abciximab (ReoPro®)
Nom chimique : abciximab
Masse moléculaire : 47 615 daltons
Propriétés physicochimiques : ReoPro® se présente sous forme d’une solution transparente, incolore, stérile et apyrogène pour administration intraveineuse.
Caractéristiques du produit
ReoPro® (abciximab) est un fragment Fab chimérique qui se lie à la glycoprotéine IIb/IIIa plaquettaire. L’abciximab est généré par le clivage par la papaïne de l’anticorps monoclonal chimérique 7E3 intact formé de régions variables de liaison à l’antigène de l’anticorps monoclonal murin 7E3 et de régions constantes de l’IgG1κ humaine.
ÉTUDES CLINIQUES
Données démographiques et méthodologie
Tableau 3 : Résumé des données démographiques des patients ayant participé à des études cliniques portant sur une indication spécifique
Étude
| Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre) | Âge moyen (tranche) |
Sexe
(% de femmes)
Essai EPIC
| Multicentrique, à double insu, contrôlé par placebo | Bolus de ReoPro® (0,25 mg/kg)/ perfusion de ReoPro® (10 µg/min) pendant 12 heures | 60,0 ± 10,6 (26, 83) |
27,9 %
Bolus + perfusion Bolus Placebo | 708 695 696 |
Étude
| Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre) | Âge moyen (tranche) |
Sexe
(% de femmes)
Essai
EPILOG
| Randomisé, à double insu, multicentrique et contrôlé par placebo | Bolus de ReoPro® (0,25 mg/kg)/ perfusion de ReoPro® (0,125 µg/kg/min – maximum de 10 µg/min) pendant 12 heures + héparine | 59,7 ± 11,0 (29, 89) |
27,9 %
ReoPro® + faible dose d’héparine ReoPro® + dose standard d’héparine Placebo + dose standard d’héparine | 935 918 939 |
Essai EPIC
L’essai EPIC (Evaluation of c7E3 to Prevent Ischemic Complications) était un essai multicentrique, à double insu et contrôlé par placebo portant sur l’administration de ReoPro® (abciximab) chez des patients subissant une athérectomie ou angioplastie coronarienne transluminale percutanée (ACTP)1-3. Dans cet essai, 2 099 patients âgés de 26 à 83 ans, à haut risque d’occlusion soudaine du vaisseau coronarien traité, ont été répartis de façon aléatoire dans 3 groupes de traitements : 1) administration d’un bolus de ReoPro® (0,25 mg/kg) suivi d’une perfusion de ReoPro® (10 µg/min) pendant 12 heures (groupe bolus plus perfusion); 2) administration d’un bolus de ReoPro® (0,25 mg/kg) suivi d’une perfusion de placebo (groupe bolus); 3) administration d’un bolus de placebo suivi d’une perfusion de placebo (groupe placebo). Les patients à risque élevé pendant ou après l’ACTP étaient définis comme ceux qui présentaient une angine de poitrine instable ou qui avaient subi un infarctus du myocarde sans ondes Q (n = 489), ceux qui avaient subi un infarctus aigu du myocarde avec ondes Q dans les 12 heures suivant l’apparition des symptômes (n = 66) et ceux à risque élevé en raison de la morphologie coronaire ou des caractéristiques cliniques (n = 1 544). Le traitement par le produit à l’étude dans chacun de ces 3 groupes a été instauré 10 à 60 minutes avant le début de l’ACTP. Tous les patients ont reçu un premier bolus intraveineux d’héparine (10 000 à 12 000 unités) et, par la suite, des bolus allant jusqu’à 3 000 unités, mais sans dépasser un maximum de 20 000 unités durant l’ACTP. La perfusion d’héparine a été poursuivie pendant 12 heures afin de maintenir une élévation thérapeutique du temps de céphaline activé (de 1,5 à 2,5 fois la valeur normale). À moins de contre-indication, de l’acide acétylsalicylique (325 mg) a été administré par voie orale deux heures avant le moment prévu de l’intervention, puis une fois par jour par la suite.
Essai EPILOG
Dans l’essai EPILOG (Evaluation of PTCA to Improve Long-term Outcome by c7E3 GPIIb/IIIa Receptor Blockade) randomisé, à double insu, multicentrique et contrôlé par placebo, ReoPro® a été évalué dans une vaste population de patients soumis à une ACTP (sauf les patients ayant subi un infarctus du myocarde [IM] ou souffrant d’une angine de poitrine instable qui répondaient aux critères de risque élevé définis dans l’essai EPIC)4. Le but était de vérifier l’hypothèse selon laquelle une faible dose d’héparine ajustée en fonction du poids du patient, le retrait précoce de l’introducteur, une meilleure prise en charge de la voie d’abord et une dose de perfusion de ReoPro® ajustée en fonction du poids peuvent réduire significativement le taux d’hémorragie tout en maintenant l’efficacité de ReoPro® observée dans l’essai EPIC. L’essai EPILOG comportait les trois groupes de traitement suivants : ReoPro® plus la dose standard d’héparine ajustée en fonction du poids corporel1; ReoPro® plus une faible dose d’héparine ajustée en fonction du poids corporel2; placebo plus la dose standard d’héparine ajustée en fonction du poids corporel. Le schéma posologique de ReoPro® était le même que dans l’essai EPIC, exceptée la dose de la perfusion continue qui était ajustée en fonction du poids corporel chez les patients ne pesant pas plus de 80 kg3. Le protocole prévoyait également de meilleurs soins aux patients et une meilleure prise en charge de la voie d’abord et recommandait fortement un retrait précoce de l’introducteur. Le Tableau 5 présente les taux des événements composant le paramètre principal d’évaluation à 30 jours (selon la méthode de Kaplan-Meier) dans chacun des groupes de traitement, d’après une analyse en intention de traiter des 2 792 patients randomisés. L’objectif de l’essai EPILOG de réduire le taux d’hémorragie a été atteint : le taux d’hémorragie majeure dans les groupes ReoPro® a été abaissé au niveau de celui obtenu dans le groupe placebo (voir EFFETS INDÉSIRABLES, Hémorragie).
Résultats des études
Essai EPIC
Le principal paramètre d’évaluation était la survenue des événements suivants dans les 30 jours suivant l’ACTP : décès, IM ou nécessité d’une intervention urgente en raison d’une ischémie récidivante (c.-à.-d. ACTP urgente, intervention urgente de pontage coronarien par greffe, pose d’une endoprothèse coronarienne [stent] ou d’une pompe à ballonnet intra-aortique). Le Tableau 4 présente les taux des événements composant le paramètre principal d’évaluation à 30 jours (selon la méthode de Kaplan-Meier) dans chacun des groupes de traitement, d’après une analyse en intention de traiter de tous les patients randomisés. Dans le groupe bolus plus perfusion, l’incidence des événements était plus faible de 4,5 % par rapport au groupe placebo, soit une différence statistiquement significative, tandis que dans le groupe bolus, elle était plus faible de 1,3 %, soit une différence non statistiquement significative. Dans le groupe bolus plus perfusion, l’incidence de ces événements était plus faible dans les 3 sous-groupes à risque élevé : patients souffrant d’une angine de poitrine instable, patient ayant subi un infarctus aigu du myocarde
1 Bolus d’héparine de 100 U/kg ajusté en fonction du poids pour atteindre un temps de coagulation activé (TCA) ≥ 300 secondes (bolus initial maximal de 10 000 unités).
2 Bolus d’héparine de 70 U/kg ajusté en fonction du poids pour atteindre un TCA de 200 secondes (bolus initial maximal de 7 000 unités).
3 Bolus de ReoPro® de 0,25 mg/kg administré 10 à 60 minutes avant l’ACTP, suivi immédiatement d’une perfusion de 0,125 µg/kg/min (maximum de 10 µg/min) pendant 12 heures.
dans les 12 heures suivant l’apparition des symptômes et patients présentant d’autres caractéristiques cliniques ou morphologiques à risque élevé. L’effet du traitement était le plus marqué dans les 2 premiers sous-groupes, et le plus faible dans le troisième sous-groupe.
Tableau 4 : Taux des événements du paramètre principal d’évaluation à 30 jours – Essai EPIC
Placebo
(n = 696)
Bolus (n = 695)
Perfusion (n = 708) Événements Nombre de patients (%) Paramètre principal d’évaluationa
valeur p par rapport au placebo
89 (12,8)
79 (11,5) 0,428
59 (8,3) 0,008 Composants du paramètre principal d’évaluation b Décès 12 (1,7) 9 (1,3) 12 (1,7) Infarctus aigus du myocarde chez les
patients survivants
55 (7,9) 40 (5,8) 31 (4,4)
Interventions urgentes chez les patients
survivants n’ayant pas subi d’infarctus aigu
du myocarde
22 (3,2) 30 (4,4) 16 (2,2)
a Les patients qui ont présenté plus d’un événement dans les 30 premiers jours ne sont comptés qu’une seule fois. b Les événements sont comptabilisés une seule fois par patient en retenant l’événement classé sous la catégorie la plus grave selon l’ordre décroissant suivant (décès > IM aigu >intervention urgente).
Les taux des événements composant le paramètre principal d’évaluation dans le groupe bolus plus perfusion ont été réduits surtout dans les 48 premières heures et cette baisse s’est maintenue jusqu’aux évaluations faites à l’insu à 30 jours1, 6 mois2 et 3 ans3. Au suivi à 6 mois, ce taux d’événements est resté plus faible dans le groupe bolus plus perfusion (12,3 %) que dans le groupe placebo (17,6 %) (p = 0,006 comparativement au placebo). À 3 ans, la réduction absolue du nombre d’événements s’est maintenue à un taux de 19,6 % dans le groupe bolus plus perfusion et de 24,4 % dans le groupe placebo (p = 0,027).
Essai EPILOG
Le Tableau 5 présente les taux des événements composant le paramètre principal à 30 jours (selon la méthode de Kaplan-Meier) dans chacun des groupes de traitement, d’après une analyse en intention de traiter des 2 792 patients randomisés. L’objectif de l’essai EPILOG de réduire le taux d’hémorragie a aussi été atteint : le taux d’hémorragie majeure dans les groupes ReoPro® a été abaissé au niveau de celui obtenu dans le groupe placebo (voir EFFETS INDÉSIRABLES, Hémorragie).
Tableau 5 : Taux des événements du paramètre principal d’évaluation à 30 jours – Essai EPILOG
Placebo +
dose standard
d’héparine
(n = 939)
ReoPro® + dose standard d’héparine (n = 918)
ReoPro® + faible dose d’héparine (n = 935)
Événements
Nombre de patients (%)
Décès ou IMa
valeur p par rapport au placebo
85 (9,1)
38 (4,2) < 0,0001
35 (3,8) < 0,0001 Décès, IM ou intervention urgentea
valeur p par rapport au placebo
109 (11,7)
49 (5,4) < 0,0001
48 (5,2) < 0,0001 Composants du paramètre principal d’évaluationb
Décès
7 (0,8)
4 (0,4)
3 (0,3) IM chez les patients survivants 78 (8,4) 34 (3,7) 32 (3,4) Interventions urgentes chez les patients survivants
n’ayant pas subi d’IM aigu
24 (2,6) 11 (1,2) 13 (1,4)
a Les patients qui ont présenté plus d’un événement dans les 30 premiers jours ne sont comptés qu’une seule fois. b Les événements sont comptabilisés une seule fois par patient en retenant l’événement classé sous la catégorie la plus grave selon l’ordre décroissant suivant (décès > IM aigu > intervention urgente).
Comme dans l’essai EPIC, les taux des événements composants le paramètre principal d’évaluation dans les groupes ReoPro® ont été réduits surtout dans les 48 premières heures et cette baisse s’est maintenue jusqu’aux évaluations faites à l’insu à 30 jours et à 6 mois. Au suivi à 6 mois, le taux de décès, d’IM ou d’intervention urgente est demeuré plus faible dans les deux groupes de traitement d’association avec ReoPro® (respectivement 8,3 % dans le groupe avec dose standard d’héparine et 8,4 % dans le groupe avec faible dose d’héparine) que dans le groupe placebo (14,7 %) (p < 0,001 pour les deux groupes ReoPro® comparativement au groupe placebo).
La baisse proportionnelle du taux composite des décès et IM et celle des décès, IM et intervention urgente étaient semblables chez les patients à risque élevé ou faible, bien que le taux global des événements ait été supérieur chez les patients à risque élevé. La baisse proportionnelle des événements était également semblable indépendamment du type d’intervention coronarienne effectué (angioplastie à ballonnet, athérectomie, pose d’une endoprothèse coronarienne [stent]).
La mortalité était peu fréquente dans les essais EPIC et EPILOG. Des taux de mortalité semblables ont été observés dans tous les groupes dans l’essai EPIC; dans l’essai EPILOG, le taux de mortalité était plus faible dans les groupes ReoPro® que dans le groupe placebo. Dans les deux essais, le taux d’IM aigu était significativement plus faible dans les groupes ReoPro®. Alors que la plupart des IM dans les deux essais étaient des infarctus sans ondes Q, chez les patients des groupes ReoPro® l’incidence des IM avec ou sans ondes Q était plus faible, de même que le taux d’interventions urgentes, surtout en raison du taux plus faible d’ACTP urgente et, dans une moindre mesure, de pontage coronarien urgent.
Angine de poitrine instable
Données démographiques et méthodologie
Tableau 6 : Résumé des données démographiques des patients ayant participé à des études cliniques portant sur une indication spécifique
Étude
| Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre) | Âge moyen (tranche) |
Sexe
(% de femmes)
Essai
CAPTURE
Randomisé, à double insu, multicentrique et contrôlé par placebo | Bolus de ReoPro® (0,25 mg/kg)/ perfusion de ReoPro® (10 µg/min) | 60,8 ± 10,0 (32, 80) |
27,3 %
ReoPro® Placebo | 630 635 |
Essai CAPTURE
L’essai CAPTURE (Chimeric Anti-Platelet Therapy in Unstable Angina Refractory to Standard Medical Therapy) était un essai randomisé, à double insu, multicentrique et contrôlé par placebo, conçu pour déterminer si un traitement antiplaquettaire puissant pouvait diminuer les complications ischémiques et stabiliser les patients souffrant d’une angine de poitrine instable réfractaire au traitement médical conventionnel chez qui une intervention coronarienne percutanée était prévue5. À la différence des essais EPIC et EPILOG, l’essai CAPTURE comportait, en plus d’un traitement conventionnel, l’administration d’un placebo ou de ReoPro® commençant jusqu’à 24 heures avant une ACTP et se poursuivant jusqu’à 1 heure après la fin de l’ACTP. La posologie de ReoPro® était d’un bolus de 0,25 mg/kg suivi d’une perfusion continue à un débit de 10 µg/min. Dans cet essai, la dose standard d’héparine était ajustée en fonction du poids mais l’effet d’une faible dose d’héparine n’a pas été étudié et les introducteurs artériels ont été laissés en place pendant environ 40 heures.
Résultats de l’étude
Essai CAPTURE
Le Tableau 7 présente les taux des événements composant le paramètre principal d’évaluation à 30 jours (selon la méthode de Kaplan-Meier) dans chacun des groupes de traitement, d’après une analyse en intention de traiter des 1 265 patients randomisés.
Tableau 7 : Taux des événements du paramètre principal d’évaluation à 30 jours – Essai CAPTURE
Placebo
(n = 635)
ReoPro®
(n = 630) Événements Nombre de patients (%)
Décès, IM ou intervention urgentea
valeur p par rapport au placebo
101 (15,9)
71 (11,3) p = 0,012 Composants du paramètre principal d’évaluationb
Décès
8 (1,3)
6 (1,0) IM chez les patients survivants 49 (7,7) 24 (3,8) Interventions urgentes chez les patients survivants
n’ayant pas subi d’IM aigu
44 (6,9) 41 (6,6)
a Les patients qui ont présenté plus d’un événement dans les 30 premiers jours ne sont comptés qu’une seule fois. b Les événements sont comptabilisés une seule fois par patient en retenant l’événement classé dans la catégorie la plus grave selon l’ordre décroissant suivant (décès > IM aigu > intervention urgente).
La Figure 1 montre les courbes représentant le taux d’infarctus du myocarde (selon la méthode de Kaplan-Meier) pour les périodes allant de la randomisation à l’angioplastie et de l’angioplastie à 24 heures plus tard. On peut observer une réduction du nombre d’IM avant et après l’angioplastie. Les résultats à 30 jours concordent avec ceux des essais EPIC et EPILOG, avec les effets les plus importants sur les composantes d’IM et de revascularisations urgentes du paramètre principal d’évaluation.
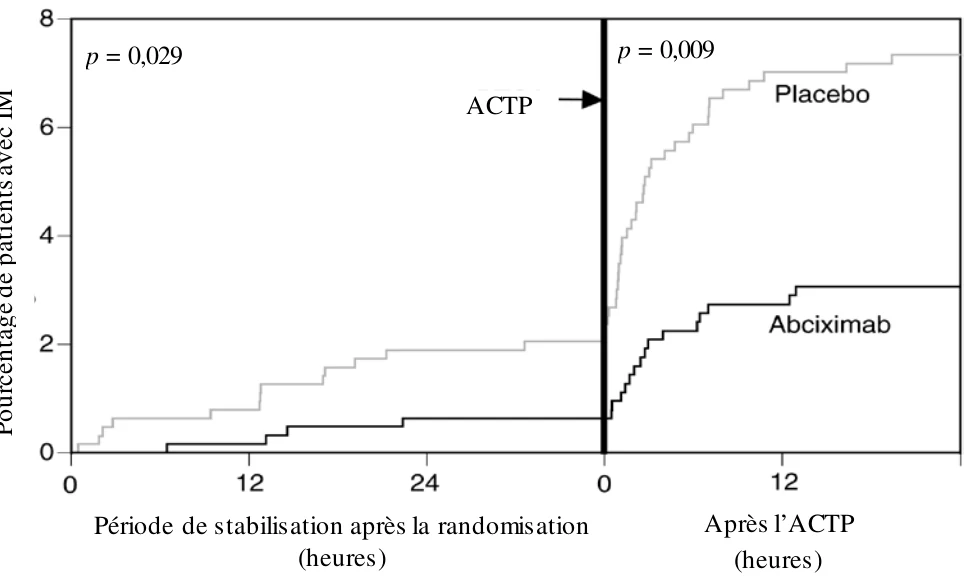
Figure 1 : Pourcentage d’infarctus du myocarde avant et après l’ACTP (selon la méthode de Kaplan-Meier)
ACTP
Période de stabilisation après la randomisation
(heures)
Après l’ACTP
(heures)
p = 0,029 p = 0,009
PHARMACOLOGIE DÉTAILLÉE
Études in vitro
La fixation à l’antigène et la capacité fonctionnelle d’inhibition de l’agrégation plaquettaire du fragment Fab de l’anticorps monoclonal (AcM) chimérique 7E3 ont été largement étudiées. Mis en présence de plaquettes prélevées chez l’être humain, le macaque de Buffon et le babouin, le fragment Fab de l’AcM chimérique 7E3 a inhibé l’agrégation plaquettaire proportionnellement à la dose. On a observé des caractéristiques similaires de liaison aux récepteurs GP IIb/IIIa humains isolés par affinité.
Études chez l’animal
Afin de déterminer si la capacité de l’AcM 7E3 d’inhiber l’agrégation plaquettaire est en corrélation avec un potentiel thérapeutique dans la maladie vasculaire, l’AcM 7E3 a été étudié dans plusieurs modèles animaux de maladie vaso-occlusive. Ces études ont été effectuées chez le chien, le singe et le babouin car l’AcM 7E3 interagit par réaction croisée avec le récepteur plaquettaire GP IIb/IIIa chez le chien et les primates non humains. Parce que les fragments F(ab’)2 et Fab de l’AcM murin 7E3 et le fragment Fab de l’AcM chimérique 7E3 sont équivalents sur le plan fonctionnel, relativement à la fixation aux récepteurs plaquettaires GP IIb/IIIa et à l’inhibition de l’agrégation plaquettaire, les études d’efficacité précliniques effectuées avec l’un ou l’autre de ces produits expérimentaux fournissent des données valables pour déterminer l’utilité clinique potentielle associée à l’inhibition de l’agrégation plaquettaire par l’AcM 7E3.
Établissement de la relation dose-effet in vivo : Une étude de la relation dose-effet menée chez le chien a établi que des doses de 0,81 mg/kg du fragment F(ab’)2 de l’AcM murin 7E3 ont bloqué 85 % des récepteurs GP IIb/IIIa et presque complètement aboli l’agrégation plaquettaire en réponse à l’ADP 30 minutes après la perfusion8. L’inhibition de l’agrégation plaquettaire et le nombre de sites récepteurs GP IIb/IIIa bloqués ont tous deux diminué progressivement dans les jours qui ont suivi. Aucun effet nocif manifeste n’a été décelé; il n’y a pas eu d’hémorragie spontanée ni de signes de coagulopathie.
Équivalence in vivo des fragments Fab et F(ab’)2 de l’AcM 7E3 : Une comparaison directe de l’activité in vivo des fragments Fab et F(ab’)2 de l’AcM murin 7E3 a été effectuée chez le macaque de Buffon9. On a constaté que les deux fragments de l’AcM murin 7E3 inhibaient au même degré l’agrégation plaquettaire déclenchée par l’ADP. Le blocage des récepteurs plaquettaires GP IIb/IIIa était également comparable dans les 2 groupes. Pour comparer le pouvoir immunogène des fragments Fab et F(ab’)2 de l’AcM murin 7E3, les animaux ont reçu plusieurs injections subséquentes d’anticorps. Les résultats de cette étude comparée ont établi que même si l’activité antiplaquettaire in vivo des fragments Fab et F(ab’)2 de l’AcM murin 7E3 était comparable, le pouvoir immunogène du fragment Fab était moindre9.
Prévention de la thrombose aux sites de lésion de la paroi vasculaire : Le fragment F(ab’)2 de l’AcM murin 7E3 a été testé in vivo dans des modèles de formation de thrombi plaquettaires dans des artères sténosées (les coronaires chez le chien et les carotides chez le singe) mis au point par Folts10,11. Ce type de modèle a été spécialement conçu pour simuler le cas des vaisseaux partiellement sténosés par des lésions athéroscléreuses sous-jacentes chez les patients qui subissent une ischémie intermittente aiguë à la suite d’une lésion (rupture ou fissure) des plaques athéroscléreuses, comme dans l’angine de poitrine instable et l’occlusion soudaine consécutive à une ACTP (circulation cardiaque) ou les crises d’ischémie transitoire (circulation cérébrale)12. Une dose intraveineuse (0,8 mg/kg) de fragments F(ab’)2 de l’AcM murin 7E3, qui inhibe complètement l’agrégation plaquettaire ex vivo, a non seulement aboli les cycles thrombotiques, mais a aussi prévenu leur retour en réponse à une variété de stimuli. À l’occasion, une dose aussi faible que 0,1 mg/kg, qui n’inhibait l’agrégation plaquettaire qu’à 41 %, pouvait également abolir la formation de thrombi. Des travaux plus récents chez le singe ont démontré que les fragments Fab de l’AcM murin 7E3 et de l’AcM chimérique 7E3 sont aussi efficaces que le fragment F(ab’)2 de l’AcM murin 7E3 pour abolir la formation de thrombi in vivo dans le modèle de Folts13.
Modèle expérimental de thrombose consécutive à une lésion interne par courant direct : Mickelson et ses collaborateurs14 ont confirmé que le fragment F(ab’)2 de l’AcM 7E3 prévient la thrombose artérielle coronaire dans un modèle expérimental de lésion de la paroi vasculaire chez le chien. Dans ce modèle, on produit une lésion de l’intima au site de la sténose en envoyant un courant anodique direct qui entraîne des oscillations spontanées du débit sanguin coronarien précédant au final une occlusion thrombotique complète. Comparativement aux animaux témoins, une dose de 0,8 mg/kg de fragments F(ab’)2 : 1) a empêché l’occlusion thrombotique de l’artère circonflexe du cœur, 2) a inhibé l’agrégation plaquettaire, 3) a réduit au minimum le dépôt de plaquettes sur l’endothélium vasculaire lésé et dans les thrombi constitués et 4) a stabilisé le débit sanguin dans l’artère circonflexe du cœur pendant 5 heures après la lésion.
L’AcM 7E3 a aussi été étudié dans un modèle expérimental de thrombose aiguë consécutive à une lésion produite par une angioplastie coronaire chez le chien15. Cette étude a établi un modèle efficace d’occlusion aiguë imputable au dépôt de plaquettes à la suite d’une lésion artérielle profonde réalisée au moyen d’un ballonnet. L’administration du fragment F(ab’)2 de l’AcM murin 7E3 avant l’angioplastie a empêché la formation de thrombi aussi bien occlusifs que non occlusifs chez 8 chiens. L’acide acétylsalicylique n’a été, au contraire, que partiellement efficace.
Modèle expérimental d’angioplastie coronaire : Bates et ses collaborateurs15 ont effectué des études pour déterminer si le fragment F(ab’)2 de l’AcM murin 7E3 pouvait prévenir la thrombose aiguë consécutive à une angioplastie coronaire dans un modèle expérimental chez le chien. Une angioplastie coronaire a été effectuée dans l’artère interventriculaire antérieure de chiens prétraités par une injection en bolus de 0,8 mg/kg de fragments F(ab’)2 de l’AcM murin 7E3, de 325 mg d’acide acétylsalicylique, ou de solution saline témoin. Cette étude a démontré que le fragment F(ab’)2 de l’AcM murin 7E3 était supérieur à l’acide acétylsalicylique pour inhiber l’agrégation plaquettaire, la thrombose et l’occlusion aiguë.
Amélioration de l’efficacité thrombolytique : Plusieurs études ont analysé l’efficacité thrombolytique de l’association de l’AcM 7E3 à des agents thrombolytiques dans différents modèles de thrombose artérielle chez le chien et des primates. Toutes ont démontré que l’ajout de l’AcM 7E3 à un traitement thrombolytique traditionnel améliorait la thrombolyse et prévenait la réocclusion.
Modèle expérimental par instillation dans une coronaire : Pour évaluer le rôle de l’AcM 7E3 dans l’amélioration de l’action d’un activateur du plasminogène de type tissulaire produit par recombinaison génétique (rt-PA), Yasuda et ses collaborateurs16 ont utilisé un modèle de thrombose coronaire localisée lors d’une intervention à thorax ouvert chez le chien. Un thrombus préformé a été placé au niveau du site d’une lésion de l’intima immédiatement adjacent à un segment rétréci de l’artère interventriculaire antérieure chez des animaux héparinisés. La perfusion intraveineuse du rt-PA seul à un débit de 15 µg/kg/min (rt-PA bicaténaire) ou de 30 µg/kg/min (rt-PA monocaténaire) pendant 30 à 60 minutes n’a pas réussi à prévenir la réocclusion malgré l’anticoagulation héparinique. L’injection intraveineuse de 0,8 mg/kg de fragments F(ab’)2 de l’AcM murin 7E3 en supplément du rt-PA a empêché la réocclusion pendant une période d’observation de 2 heures. L’anticorps a aboli l’agrégation plaquettaire induite par l’ADP et a prolongé le temps de saignement.
Dans une autre étude, Gold et ses collaborateurs17, utilisant le modèle canin décrit plus haut, ont administré des bolus intraveineux de rt-PA seul ou en association avec le fragment F(ab’)2 de l’AcM murin 7E3 pour déterminer si on pouvait accélérer la thrombolyse en plus de prévenir la réocclusion. Dans ce modèle, il y a eu réocclusion chez les animaux traités par 450 µg/kg de rt-PA seul. On a observé, au contraire, une accélération de la thrombolyse sans réocclusion subséquente lors des injections en bolus de 0,8 mg/kg de fragments F(ab’)2 de l’AcM murin 7E3 seuls, sans rt-PA.
Ziskind et ses collaborateurs ont démontré un effet bénéfique similaire lors de l’ajout du fragment F(ab’)2 de l’AcM murin 7E3 à l’association thrombolytique de rt-PA et d’un activateur monocaténaire du plasminogène de type urokinase (scu-PA) dans le même modèle de thrombose coronaire chez le chien18. Bien que diverses combinaisons posologiques de rt-PA et de scu-PA aient exercé des effets synergiques pour obtenir la thrombolyse, tous les animaux ont subi une réocclusion. La réocclusion a été abolie par l’ajout d’une dose unique avant le traitement de 0,6 mg/kg de fragments F(ab’)2 de l’AcM murin 7E3.
Modèle expérimental par éversion d’une artère coronaire : La capacité du fragment F(ab’)2 de l’AcM murin 7E3 d’intensifier la thrombolyse par le rt-PA a aussi été étudiée dans un modèle de thrombus coronarien riche en plaquettes chez le chien au moyen de l’éversion d’un segment de l’artère circonflexe du coeur19. Dans ce modèle de thrombolyse coronarienne très résistante, dans lequel aucun animal traité par le rt-PA seul n’avait réussi à obtenir une thrombolyse durable, le fragment F(ab’)2 de l’AcM murin 7E3 a pu faciliter et maintenir la reperfusion, et cela, avec des doses moindres de rt-PA. Là encore, une reperfusion soutenue a été obtenue chez quelques animaux grâce à la perfusion de fragments F(ab’)2 de l’AcM murin 7E3 seuls, sans rt-PA.
Modèle expérimental de lésion de l’intima par courant direct : L’efficacité du fragment F(ab’)2 de l’AcM murin 7E3 comme adjuvant du traitement thrombolytique a été démontrée chez le chien par Fitzgerald et ses collaborateurs20 à partir d’un modèle de thrombose coronaire consécutive à une lésion de l’intima causée par un courant électrique. Ils ont comparé l’ajout de divers antiagrégants plaquettaires à 10 µg/kg/min de rt-PA. Comparativement à la prostacycline (PGI2), à l’acide acétylsalicylique et à la thromboxane A2 (TXA2) administrés en doses suffisantes pour inhiber l’agrégation plaquettaire, seul le fragment F(ab’)2 de l’AcM murin 7E3 a permis une accélération de la thrombolyse sans réocclusion, et cela, à des doses thrombolytiques moindres.
Modèle expérimental par instillation d’un thrombus dans l’artère fémorale chez le babouin : Le fragment Fab de l’AcM chimérique 7E3 a été étudié dans un modèle de formation d’un thrombus sous l’action de la thrombine chez le babouin21, modèle semblable à celui mis au point par Gold et ses collaborateurs chez le chien22. Un thrombus occlusif a d’abord été instillé dans l’artère fémorale d’animaux héparinisés, suivi de bolus intraveineux de rt-PA conjointement avec le fragment Fab de l’AcM chimérique 7E3 ou de l’acide acétylsalicylique. Comparativement à l’ajout d’acide acétylsalicylique au rt-PA, l’ajout du fragment Fab de l’AcM chimérique 7E3 au rt-PA a entraîné une reperfusion plus rapide et plus stable de l’artère fémorale du babouin avec une dose totale moindre de rt-PA.
TOXICOLOGIE
Études de toxicité aiguë par voie intraveineuse
Études à dose unique : On a injecté à des rats Sprague-Dawley une solution saline ou le fragment Fab de l’AcM chimérique 7E3 à raison de 26,4 mg/kg. Aucun décès ni signe de toxicité relié au médicament n’a été observé. L’autopsie n’a révélé aucun changement pathologique macroscopique.
Les études portant sur l’administration d’une dose intraveineuse unique à des macaques de Buffon ont révélé que le fragment Fab de l’AcM chimérique 7E3 était bien toléré à des doses allant jusqu’à 8 µg/kg. Un saignement gingival transitoire, un saignement de nez et des ecchymoses ont été observés après l’administration du médicament.
Études de toxicité après administration de doses multiples par voie intraveineuse
Étude d’un mois chez le rat : Des rats ont reçu le fragment Fab de l’AcM chimérique 7E3 une fois par jour pendant 30 jours à 0; 0,5; 5,0 ou 10,0 mg/kg/jour. Aucun décès ni signe de toxicité jugé relié au fragment Fab de l’AcM chimérique 7E3 n’a été observé durant l’étude.
Étude de deux jours chez le singe : Le fragment Fab de l’AcM chimérique 7E3 a été administré à des macaques de Buffon en bolus de 0,3 mg/kg suivi immédiatement d’une perfusion de 0,45 µg/kg/min. Aucun signe de toxicité jugé relié au fragment Fab de l’AcM chimérique 7E3 n’a été observé.
Étude de quatre jours chez le singe : L’injection du fragment Fab de l’AcM chimérique 7E3 en bolus de 0,6 µg/kg suivi immédiatement d’une perfusion intraveineuse de 0,8 µg/kg/min pendant 96 heures a été bien tolérée chez le singe rhésus.
Étude de deux semaines chez le singe : Des macaques de Buffon ayant reçu le fragment Fab de l’AcM chimérique 7E3 une fois par jour par voie intraveineuse pendant 14 jours à des doses allant jusqu’à 1 µg/kg/jour ont bien toléré le médicament pendant la première semaine de traitement. Du 11e au 13e jour, des signes de toxicité importants se sont multipliés et aggravés dans tous les groupes de traitement, en particulier chez les animaux recevant la dose élevée. Le traitement a été interrompu en raison d’une détérioration de l’état et de certains paramètres hématologiques de quelques singes. Comme attendu, après l’administration répétée de bolus intraveineux d’une protéine étrangère, on a décelé des anticorps simiens antichimériques dans le sérum des animaux de tous les groupes ayant reçu le fragment Fab de l’AcM chimérique 7E3, ce qui a déclenché une thrombocytopénie suivie d’hémorragie et d’anémie durant la deuxième semaine de traitement. Après une période de rétablissement de 2 semaines, on a observé des preuves de la réversibilité des effets.
Interaction avec d’autres médicaments
L’administration concomitante du fragment Fab de l’AcM chimérique 7E3 (bolus de 0,3 µg/kg suivi d’une perfusion de 0,45 ou 0,5 µg/kg/min pendant 48 heures) avec de l’héparine (bolus de 100 U/kg suivi d’une perfusion de 50 U/kg/h pendant 48 heures), le rt-PA (1,25 mg/kg d‘Activase® pendant 3 heures ou 30 000 U/kg de streptokinase pendant 1 heure) et de l’acide acétylsalicylique (dose orale de 25 mg/jour) a été bien tolérée chez le singe rhésus.
Études de réactivité croisée avec des tissus humains in vitro
Des études immunohistochimiques ont démontré que le fragment Fab de l’AcM murin 7E3 et le fragment Fab de l’AcM chimérique 7E3 réagissaient avec les plaquettes provenant de frottis sanguins et les mégacaryocytes dans la moelle osseuse à 3 dilutions différentes. Aucune réactivité croisée n’a été observée avec d’autres tissus ou organes.
Études du pouvoir mutagène in vitro et in vivo
Le pouvoir mutagène du fragment Fab de l’AcM chimérique 7E3 a été évalué au cours de 3 essais séparés. Le fragment Fab de l’AcM chimérique 7E3 n’a pas démontré d’activité mutagène dans le test in vitro de mutation génétique directe dans des cellules de mammifères (cellules ovariennes de hamster chinois [CHO] mises en présence d’hypoxanthine-guanine phosphoribosyl transférase [HPRT] : CHO-HPRT), ni dans l’analyse in vitro des aberrations chromosomiques (cellules CHO), ni dans le test de formation de micronoyaux in vivo chez la souris.
RÉFÉRENCES
- 1. EPIC Investigators. Use of a monoclonal antibody directed against the platelet glycoprotein IIb/IIIa receptor in high-risk coronary angioplasty. N Eng J Med 1994; 300:956-961.
- 2. Topol EJ, Califf RM, Weisman HF et al. Randomised trial of coronary intervention with antibody against platelet IIb/IIIa integrin for reduction of clinical restenosis: results at six months. Lancet 1994:343:881-886.
- 3. Topol EJ, Ferguson JJ, Weisman HF et al. for the EPIC Investigators. Long term protection from myocardial ischemic events in a randomized trial of brief integrin blockade with percutaneous coronary intervention. JAMA 1997;278:479-484.
- 4. EPILOG Investigators. Platelet glycoprotein IIb/IIIa receptor blockade and low dose heparin during percutaneous coronary revascularization. N Eng J Med 1997;336:1689-1696.
- 5. CAPTURE Investigators. Randomized placebo-controlled trial of abciximab before, during and after coronary intervention in refractory unstable angina: the CAPTURE study. Lancet 1997;349:1429-1435.
- 6.
Kalra S, Bell MR, Rihal CS. Alveolar Hemorrhage as a Complication of Treatment with
Abciximab. Chest 2001;120:126-131.
- 7. Données internes.
- 8. Coller BS, Scudder LE. Inhibition of dog platelet function by in vivo infusion of F(ab’)2 fragments of a monoclonal antibody. Blood 1985;66:1456-1459.
- 9. Jordan RE, Wagner CL, McAleer MF, Spitz MS, Mattis JA. Evaluation of the potency and immunogenicity of 7E3 F(ab’)2 and Fab fragments in monkeys. Circ (Suppl III) 1990;82:661.
- 10. Coller BS, Folts JD, Scudder LE, Smith SR. Antithrombotic effect of a monoclonal antibody to the platelet glycoprotein IIb/IIIa receptor in an experimental animal model. Blood 1986;68:783-786.
- 11. Coller BS, Folts JD, Smith SR, Scudder LE, Jordan R. Abolition of in vivo platelet thrombus formation in primates with monoclonal antibodies to the platelet GPIIb/IIIa receptor. Circ 1989;80:1766-1773.
- 12.
Sherman CT, Litvock F, Grundfest W, Lee M, Hickey A, Chaux A, Kass R, Blanche C,
Matloff J, Morgenstern L, Ganz W, Swan HJC, Forrester J. Coronary angioscopy in patients with unstable angina pectoris. N Eng J Med 1986;315:913-919.
- 13. Folts Jd, University of Wisconsin, Madison, WI. Personal Communication.
- 14. Mickelson JK, Simpson PJ, Lucchesi BR. Antiplatelet monoclonal F(ab’)2 antibody directed against the platelet GPIIb/IIIa receptor complex prevents coronary artery thrombosis in the canine heart. J Mol Cell Cardiol 1989;21:393-405.
- 15. Bates ER, McGillem MJ, Mickelson JK, Pitt B, Mancini GBJ. A monoclonal antibody against the platelet glycoprotein IIb/IIIa receptor complex prevents platelet aggregation and thrombosis in a canine model of coronary angioplasty. Circ 1991;84:2463-2469.
- 16.
Yasuda T, Gold HK, Fallon JT, Leinbach RC, Guerrero JL, Scudder LE, Kanke M,
Shealy D, Ross MJ, Collen D, Coller BS. Monoclonal antibody against the platelet glycoprotein (GP) IIb/IIIa receptor prevents coronary artery reocclusion after reperfusion with recombinant tissue-type plasminogen activator in dogs. J Clin Invest 1988;81:1284-1291.
- 17.
Gold HK, Coller BS, Yasuda T, Saito T, Fallon JT, Guerrero JL, Leinbach RC, Ziskind
AA, Collen D. Rapid and sustained coronary artery recanalization with combined bolus injection of recombinant tissue-type plasminogen activator and monoclonal antiplatelet GPIIb/IIIa antibody in a canine preparation. Circ 1988;77:670-677.
- 18.
Ziskind AA, Gold HK, Yasuda T, Kanke M, Guerrero JL, Fallon JT, Saito T, Collen D.
Synergistic combinations of recombinant human tissue-type plasminogen activator and human single-chain urokinase-type plasminogen activator. Circ 1989;79:393-399.
- 19.
Yasuda T, Gold HK, Leinbach RC, Saito T, Guerrero JL, Jang I-K, Holt R, Fallong JT,
Collen D. Lysis of plasminogen activator-resistant platelet-rich coronary artery thrombus with combined bolus injection of recombinant tissue-type plasminogen activator and antiplatelet GPIIb/IIIa antibody. J Am Coll Card 1990;16:1728-1735.
- 20. Fitzgerald DJ, Wright F, Fitzgerald GA. Increased thromboxane biosynthesis during coronary thrombolysis. Circ Res 1989;65:83-94.
- 21.
Kohmura C, Gold HK, Yasuda T, Holt R, Nedelman MA, Guerrero JL, Weisman HF,
Collen D. A chimeric murine/human antibody Fab fragment directed against the platelet GPIIb/IIIa receptor enhances and sustains arterial thrombolysis with recombinant tissue-type plasminogen activator in baboons. Artherio Thromb 1993;13:1837-1842.
- 22.
Gold HK, Gimple LW, Yasuda T, Leinbach RC, Werner W, Jordan R, Berger H, Collen
D, Coller B. Pharmacodynamic study of F(ab’)2 fragments of murine monoclonal antibody 7E3 directed against human platelet glycoprotein IIb/IIIa in patients with unstable angina pectoris. J Clin Invest 1990;86:651-659.