


Monographie de produit - Aggrastat (Correvio (UK))
ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
AGGRASTAT® (chlorhydrate de tirofiban) est un antagoniste non peptidique bloquant de façon réversible la liaison du fibrinogène à la glycoprotéine (GP) IIb-IIIa, le principal récepteur de surface des plaquettes intervenant dans l’agrégation plaquettaire. Administré par voie intraveineuse, le tirofiban entraîne ex vivo une inhibition de l’agrégation plaquettaire proportionnelle à la dose et à la concentration.
Pharmacodynamique
Le tirofiban inhibe fortement la fonction plaquettaire, comme en témoigne sa capacité de s’opposer ex vivo à l’agrégation des plaquettes causée par l’adénosine diphosphate (ADP) et de prolonger le temps de saignement chez des sujets en bonne santé et des patients atteints de maladie coronarienne.
L’inhibition de l’agrégation plaquettaire suit les variations de la concentration plasmatique du médicament. Après l’arrêt d’une perfusion de tirofiban à raison de 0,1 μg/kg/min, l’agrégation plaquettaire ex vivo revient à peu près à la valeur initiale en 4 à 8 heures chez environ 90 % des patients atteints de maladie coronarienne. L’ajout d’héparine à ce traitement ne modifie pas de façon significative la proportion de sujets chez qui l’inhibition de l’agrégation plaquettaire est > 70 %, mais accroît le temps de saignement moyen et le nombre de patients dont le temps de saignement dépasse 30 minutes.
Chez les patients atteints d’angor instable, le tirofiban, administré en perfusion intraveineuse en 2 étapes (dose d’attaque de 0,4 μg/kg/min durant 30 minutes suivie d’une dose d’entretien de 0,1 μg/kg/min pour une durée totale de 48 heures, en association avec l’héparine et l’acide acétylsalicylique [AAS]), a entraîné une inhibition d’environ 90 % de l’agrégation plaquettaire ex vivo déclenchée par l’ADP et a maintenu le temps de saignement à 2,9 fois la valeur normale durant toute la perfusion. L’inhibition des plaquettes a été obtenue rapidement avec la dose d’attaque administrée sur une période de 30 minutes et a persisté durant toute la perfusion.
Pharmacocinétique
Chez les sujets en bonne santé, le tirofiban est éliminé du plasma principalement par excrétion rénale. Environ 66 % d’une dose de tirofiban marqué au 14C est excrétée dans l’urine et environ 23 % dans les fèces, en grande partie sous forme inchangée. La biotransformation du tirofiban semble limitée.
Le taux de liaison du tirofiban aux protéines plasmatiques est faible et indépendant de la concentration pour les doses de 0,01 à 25 μg/mL. La fraction libre dans le plasma humain est de 35 %. Le volume de distribution à l’état d’équilibre est compris entre 22 et 42 litres.
Chez les sujets en bonne santé, la clairance plasmatique du tirofiban varie entre 213 et 314 mL/min. La clairance rénale représente entre 39 % et 69 % de la clairance plasmatique. La demi-vie est comprise entre 1,4 et 1,8 heure.
Chez les patients atteints de maladie coronarienne, la clairance plasmatique du tirofiban s’échelonne de 152 à 267 mL/min. La clairance rénale représente 39 % de la clairance plasmatique. La demi-vie varie de 1,9 à 2,2 heures.
Populations particulières
Sexe
La clairance plasmatique du tirofiban est similaire chez l’homme et la femme qui présentent une maladie coronarienne.
Personnes âgées
La clairance plasmatique du tirofiban chez les personnes âgées (> 65 ans) atteintes de maladie coronarienne est inférieure dans une proportion de 19 % à 26 % à celle observée chez les patients plus jeunes (≤ 65 ans).
Race
La clairance plasmatique du tirofiban n’a pas différé selon la race.
Insuffisance rénale
La clairance plasmatique du tirofiban est significativement plus faible sur le plan clinique (réduction > 50 %) chez les patients dont la clairance de la créatinine est < 30 mL/min, y compris les patients hémodialysés (voir Patients atteints d’insuffisance rénale grave sous POSOLOGIE ET ADMINISTRATION). Le tirofiban est éliminé par hémodialyse.
Études cliniques
Angor instable et infarctus du myocarde (IM) sans onde Q
PRISM-PLUS (Platelet Receptor Inhibition in Ischemic Syndrome Management in Patients Limited by Unstable Signs and Symptoms), une étude multicentrique à double insu, avec répartition au hasard et en mode parallèle, a été menée chez des patients présentant un angor instable ou un infarctus du myocarde sans onde Q. L’étude visait à comparer, dans les 12 heures suivant le dernier épisode de douleur thoracique précédant l’admission à l’étude, l’administration d’AGGRASTAT® (chlorhydrate de tirofiban) et d’héparine (n = 773), à celle d’héparine seule
(n = 797). Tous ces patients souffraient d’ischémie myocardique confirmée à l’ECG ou présentaient une élévation des enzymes cardiaques. L’âge moyen était de 63 ans. La population étudiée regroupait 32 % de femmes, et environ la moitié des patients avaient subi un IM sans onde Q. Les patients ont été répartis au hasard et ont reçu soit AGGRASTAT® en perfusion (dose d’attaque de 0,4 μg/kg/min durant 30 minutes, suivie d’une dose d’entretien de 0,1 μg/kg/min) conjointement avec de l’héparine (bolus de 5 000 U, suivi d’une dose d’entretien de 1 000 U/h réglée de façon à obtenir un temps de céphaline activé égal à environ 2 fois la normale), soit de l’héparine seule à la même posologie. À moins de contre-indications, les patients ont reçu un traitement concomitant à l’AAS.
Prise en charge des patients : On a d’abord stabilisé l’état des patients en administrant le médicament de l’étude durant 48 heures, période après laquelle on pouvait pratiquer une angiographie ou une angioplastie (dans les cas où ces interventions étaient indiquées) tout en poursuivant la perfusion d’AGGRASTAT®. AGGRASTAT® a généralement été administré pendant une période d’au moins 48 heures et d’au plus 108 heures, la moyenne étant de 71,3 heures.
Le paramètre primaire évalué dans cette étude regroupait l’ischémie rebelle, les nouveaux IM et les décès survenus dans les 7 jours ayant suivi l’instauration du traitement avec AGGRASTAT®. On a observé une réduction de 31,6 % du risque pour l’ensemble de ces événements regroupés, une réduction de 46,6 % du risque d’IM et une réduction de 42,8 % du risque d’IM et de décès regroupés. Les résultats sont présentés au tableau 1.
Tableau 1 Événements ischémiques coronariens (après 7 jours)
| Paramètre | AGGRASTAT® et héparine (n = 773) | Héparine (n = 797) | Réduction du risque | Valeur p |
| Paramètre primaire (événements regroupés) | 12,9 % | 17,9 % | 31,6 % | 0,004 |
| Composants | ||||
| IM et décès | 4,9 % | 8,3 % | 42,8 % | 0,006 |
| IM | 3,9 % | 7,0 % | 46,6 % | 0,006 |
| Décès | 1,9 % | 1,9 % | - | - |
| Ischémie rebelle | 9,3 % | 12,7 % | 29,6 % | 0,023 |
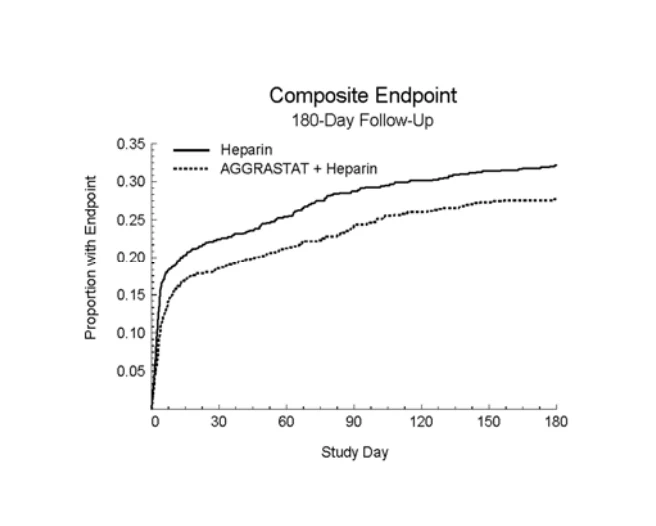
Les bienfaits cliniques précoces obtenus après 7 jours ont persisté. En effet, après 30 jours, le risque de survenue de l’ensemble des événements regroupés avait diminué de 21,8 % (p = 0,029) et le risque d’IM et de décès réunis, de 29,8 % (p = 0,027). Après 6 mois, le risque pour l’ensemble des événements regroupés avait diminué de 18,9 % (p = 0,024), et le risque d’IM et de décès réunis avait diminué de 22,5 % (p = 0,063). La réduction du risque pour l’ensemble des événements regroupés après 7 jours, 30 jours et 6 mois est illustrée par la courbe de Kaplan-Meier apparaissant ci-dessous.
Événements regroupés
Suivi de 180 jours
Dans l’étude PRISM-PLUS, 90 % des patients ont subi une angiographie coronarienne et 30 %, une angioplastie. La majorité de ces patients ont continué à recevoir le médicament de l’étude durant ces interventions. L’administration d’AGGRASTAT® a été poursuivie durant les 12 à 24 heures (moyenne de 15 heures) qui ont suivi l’angioplastie.
Même si les bienfaits que procure l’ajout d’AGGRASTAT® à l’héparine ont été observés dans tous les sous-groupes soumis à une intervention (ACTP*, PAC† ou traitement médical seul), une analyse préétablie semble indiquer que les plus grands bienfaits ont été obtenus chez les patients soumis à une ACTP.
Une sous-analyse de l’étude PRISM-PLUS portant sur les angiogrammes obtenus jusqu’à 96 heures après l’instauration du traitement médicamenteux a montré une réduction statistiquement significative de l’étendue des thrombi visibles à l’angiographie et une augmentation du flux sanguin chez les patients traités avec AGGRASTAT® et l’héparine, par rapport aux patients traités avec l’héparine seule.
Dans l’étude PRISM-PLUS, les effets bénéfiques d’AGGRASTAT® n’ont pas été influencés par l’âge ni par le sexe.
* ACTP : angioplastie coronarienne transluminale percutanée
† PAC : pontage aorto-coronarien
INDICATIONS ET USAGE CLINIQUE
AGGRASTAT® (chlorhydrate de tirofiban), administré conjointement avec de l’héparine et de l’AAS, est indiqué pour le traitement des patients présentant un angor instable ou un IM sans onde Q, y compris ceux qui pourraient ultérieurement subir une ACTP, dans le but de diminuer le taux d’ischémie rebelle, de nouveaux IM et de décès.
CONTRE-INDICATIONS
AGGRASTAT® (chlorhydrate de tirofiban) est contre-indiqué dans les cas suivants :
- Hypersensibilité connue à l’un des composants du médicament
- Hémorragie interne en cours ou antécédents de diathèse hémorragique
- Antécédents d’hémorragie ou de néoplasie intracrâniennes, de malformation artérioveineuse ou d’anévrisme
Antécédents de thrombopénie survenue à la suite d’un traitement antérieur avec
AGGRASTAT®
- Coagulopathie connue, thrombopathie ou antécédents de thrombopénie
- Accident vasculaire cérébral (AVC) dans les 30 jours précédant l’hospitalisation ou antécédents d’AVC hémorragique
- Intervention chirurgicale majeure ou traumatisme physique grave au cours du dernier mois
- Antécédents de dissection aortique, ou symptômes et signes évoquant ce trouble
- Hypertension rebelle grave (tension artérielle systolique > 180 mmHg ou tension artérielle diastolique > 110 mmHg)
- Traitement au moyen d’un autre antagoniste des récepteurs GP IIb-IIIa
- Péricardite aiguë
- Cirrhose ou affection hépatique d’importance clinique
- Angor secondaire à des facteurs précipitants évidents (p. ex. arythmie, anémie grave, hyperthyroïdie ou hypotension)
- Intervention épidurale ou péridurale récente
MISE EN GARDE
Comme AGGRASTAT® (chlorhydrate de tirofiban) inhibe l’agrégation plaquettaire, on doit user de prudence lorsqu’on envisage de l’administrer conjointement avec d’autres médicaments qui agissent sur l’hémostase (voir Surveillance des constantes biologiques, RÉACTIONS DÉFAVORABLES et PHARMACOVIGILANCE).
Il faut user de prudence lorsqu’on envisage d’administrer AGGRASTAT® dans les cas suivants :
- Hémorragie récente (< 1 an), y compris antécédents d’hémorragie gastro-intestinale ou d’hémorragie génito-urinaire importante sur le plan clinique
- Numération plaquettaire < 150 000/mm3
- AVC au cours de la dernière année
- Rétinopathie hémorragique
- Hémodialyse (voir POSOLOGIE ET ADMINISTRATION)
Grossesse
Il a été démontré que le tirofiban traverse la barrière placentaire chez les rates et les lapines gravides. Toutefois, aucune étude adéquate et soigneusement contrôlée n’a encore été menée chez des femmes enceintes. Le tirofiban ne doit être utilisé durant la grossesse qu’en cas de réelle nécessité.
Allaitement
On ne sait pas si AGGRASTAT® est excrété dans le lait maternel humain. On a retrouvé cependant un taux important de tirofiban dans le lait des rates. Par conséquent, il faut interrompre l’allaitement durant la période de traitement et éliminer le lait retiré durant cette période. L’allaitement peut être repris 24 heures après la fin du traitement avec le tirofiban.
Enfants
L’innocuité et l’efficacité du tirofiban n’ont pas été établies chez les enfants.
PRÉCAUTIONS
Risque d’hémorragie
Comme AGGRASTAT® (chlorhydrate de tirofiban) inhibe l’agrégation plaquettaire, on doit user de prudence lorsqu’on envisage de l’administrer conjointement avec d’autres médicaments qui agissent sur l’hémostase (p. ex. la warfarine). L’innocuité d’un traitement associant AGGRASTAT® et des thrombolytiques n’a pas été établie.
Durant la perfusion d’AGGRASTAT®, il faut surveiller les patients de près en raison du risque d’hémorragie. Lorsqu’il n’est pas possible d’arrêter l’hémorragie par compression, la perfusion d’AGGRASTAT® et d’héparine doit être interrompue. Au besoin, on peut donner des transfusions.
Des cas d’hémorragies fatales ont été signalés (voir RÉACTIONS DÉFAVORABLES).
Voie d’abord fémorale
AGGRASTAT® entraîne une faible augmentation du taux d’hémorragies, en particulier au point de ponction dans l’artère fémorale, site de la mise en place de l’introducteur. Il faut s’assurer de ponctionner uniquement la paroi antérieure de l’artère fémorale. L’utilisation de la technique de Seldinger (transfixion de l’artère) pour l’insertion de l’introducteur doit être évitée. L’introducteur ne devrait être retiré que lorsque le temps de coagulation activé a diminué au-dessous de 180 secondes, ou encore 2 à 6 heures après l’arrêt de l’héparinothérapie.
Surveillance des constantes biologiques
- Évaluation initiale : Effectuer une numération plaquettaire, un hématocrite, un dosage de l’hémoglobine et une évaluation du temps de céphaline activé avant d’amorcer le traitement avec AGGRASTAT®.
- Évaluation suivant l’administration de la dose d’attaque : Procéder à une numération plaquettaire dans les 6 heures qui suivent l’administration de la dose d’attaque et, par la suite, au moins une fois par jour pendant la durée du traitement (ou plus fréquemment si le nombre de plaquettes semble diminuer de façon importante). Une chute rapide du nombre de plaquettes au-dessous de 20 000/mm3 dans la journée qui a suivi l’instauration du traitement avec AGGRASTAT® a été signalée après la commercialisation du produit (voir Thrombopénie sous PHARMACOVIGILANCE).
- Patients qui ont déjà reçu un antagoniste des récepteurs GP IIb-IIIa : Effectuer une numération plaquettaire plus tôt et plus fréquemment chez ces patients. Une baisse du nombre de plaquettes a été observée lors d’un second traitement avec un antagoniste des récepteurs GP IIb-IIIa chez des patients qui ne présentaient pas d’antécédents de thrombopénie (voir PHARMACOVIGILANCE).
- Baisse du nombre de plaquettes au-dessous de 90 000/mm3 : Procéder à une évaluation dans le but d’exclure une pseudothrombopénie. Si une thrombopénie est confirmée, il faut interrompre l’administration d’AGGRASTAT® et d’héparine et instaurer un traitement approprié.
- Surveillance du temps de céphaline activé : Évaluer fréquemment le temps de céphaline activé et ajuster la dose d’héparine en conséquence. Des hémorragies pouvant mettre en jeu la vie du patient peuvent survenir, surtout lorsque l’héparine est administrée conjointement avec d’autres médicaments qui agissent sur l’hémostase, tel un antagoniste des récepteurs GP IIb-IIIa (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale
Les patients atteints d’insuffisance rénale modérée (clairance de la créatinine < 60 mL/min) ou grave (< 30 mL/min) doivent faire l’objet d’une surveillance accrue en raison du risque de complications hémorragiques. Comme les études cliniques ont mis en évidence une diminution de la clairance plasmatique du tirofiban chez les patients atteints d’insuffisance rénale grave, il faut réduire la posologie chez ces derniers (voir POSOLOGIE ET ADMINISTRATION).
Personnes âgées
Dans les études cliniques, AGGRASTAT® a démontré une efficacité similaire chez les personnes âgées (≥ 65 ans) et chez les personnes jeunes (< 65 ans). Le traitement avec AGGRASTAT® et l’héparine ou avec l’héparine seule a toutefois entraîné une fréquence plus élevée de complications hémorragiques chez les patients âgés que chez les patients jeunes.
Interactions médicamenteuses
Dans les études cliniques, AGGRASTAT® a été administré conjointement avec de l’AAS et de l’héparine.
L’association d’AGGRASTAT®, d’héparine et d’AAS a entraîné un taux plus élevé d’hémorragies que l’héparine administrée uniquement avec l’AAS (voir RÉACTIONS DÉFAVORABLES). Il faut user de prudence lorsqu’on envisage d’administrer AGGRASTAT® avec d’autres médicaments qui agissent sur l’hémostase, telles la warfarine et la ticlopidine (voir MISE EN GARDE et Risque d’hémorragie sous PRÉCAUTIONS).
Dans les études cliniques, AGGRASTAT® a été utilisé conjointement avec des bêta-bloquants, des bloqueurs des canaux calciques, des anti-inflammatoires non stéroïdiens et des dérivés nitrés, sans que l’on ait observé d’interactions médicamenteuses d’importance clinique.
La pharmacocinétique d’AGGRASTAT® n’a pas été influencée par l’administration concomitante d’un grand nombre de médicaments couramment utilisés dans la population visée (p. ex. antihypertenseurs, bloqueurs des canaux calciques, bêta-bloquants, diurétiques, hypoglycémiants, hypolipidémiants, digoxine et substances utilisées pour maîtriser l’acidité gastrique).
RÉACTIONS DÉFAVORABLES
Parmi les réactions défavorables reliées à l’administration conjointe d’AGGRASTAT® (chlorhydrate de tirofiban), d’héparine et d’AAS, les plus courantes sont les hémorragies (habituellement classées par l’investigateur comme un suintement ou un saignement léger). La fréquence des hémorragies définies comme mineures ou majeures selon les critères de l’étude TIMI** utilisés dans l’étude PRISM-PLUS (Platelet Receptor Inhibition in Ischemic Syndrome Management in Patients Limited by Unstable Signs and Symptoms) apparaît ci-dessous.
PRISM-PLUS† Étude sur l’angor instable et l’IM sans onde Q
| Hémorragie | AGGRASTAT® et héparine (n = 773) % | Héparine (n = 797) % |
| Hémorragie majeure (critères de l’étude TIMI)‡ | 1,4 | 0,8 |
| Hémorragie mineure (critères de l’étude TIMI)§ | 10,5 | 8,0 |
| Transfusions | 4,0 | 2,8 |
† À moins de contre-indications, les patients ont reçu de l’AAS.
‡ Chute d’hémoglobine > 50 g/L, le foyer hémorragique étant connu ou non; hémorragie intracrânienne; tamponade cardiaque
§ Chute d’hémoglobine > 30 g/L, le foyer hémorragique étant connu; hématurie macroscopique spontanée; hématémèse; hémoptysie
Aucun cas d’hémorragie intracrânienne n’a été rapporté dans l’étude PRISM-PLUS, tant dans le groupe traité avec AGGRASTAT® et l’héparine que dans le groupe témoin ayant reçu l’héparine seule. La fréquence des hémorragies rétropéritonéales rapportée dans le groupe traité avec
** Bovill, E.G., Terrin, M.L., Stump, D.C., Berke, A.D., Frederick, M., Collen, D., Feit, F., Gore, J.M., Hillis, L.D. et Lambrew, C.T., « Hemorrhagic Events during Therapy with Recombinant Tissue-Type Plasminogen Activator, Heparin, and Aspirin for Acute Myocardial Infarction, Results of the Thrombolysis in Myocardial Infarction (TIMI), Phase II Trial », Ann Intern Med, 115(4), 1991, p. 256-265.
AGGRASTAT® et l’héparine, et le groupe ayant reçu de l’héparine seule, a été de 0,0 % et de 0,1 %, respectivement.
La fréquence des complications hémorragiques a été plus élevée chez les femmes que chez les hommes traités au moyen d’AGGRASTAT® et d’héparine ou d’héparine seule.
La fréquence globale des réactions défavorables autres qu’hémorragiques a été plus élevée chez les femmes (comparativement aux hommes) et chez les personnes âgées (comparativement aux patients jeunes).
Cependant, la fréquence des réactions défavorables non hémorragiques observée avec l’association d’AGGRASTAT® et d’héparine a été comparable à celle notée avec l’héparine seule. (Voir plus haut pour les réactions défavorables hémorragiques.)
Les réactions défavorables autres qu’hémorragiques, reliées au médicament, qui ont été les plus courantes (> 1 %) chez les patients traités avec AGGRASTAT® conjointement à l’héparine sont les nausées (1,7 %), la fièvre (1,5 %) et les céphalées (1,1 %). La fréquence de ces réactions défavorables a été similaire dans le groupe témoin ayant reçu l’héparine seule.
En général, la fréquence des réactions défavorables a été sensiblement la même, indépendamment de la race et de la présence ou non d’hypertension, de diabète ou d’hypercholestérolémie.
Thrombopénie
Une baisse de la numération plaquettaire (< 90 000/mm3) a été observée plus fréquemment chez les patients traités avec AGGRASTAT® et l’héparine (1,5 %) que dans le groupe témoin recevant l’héparine seule (0,8 %). Le pourcentage de patients dont la numération plaquettaire a baissé au-dessous de 50 000/mm3 a été de 0,3 %. Le pourcentage de patients dont la numération plaquettaire a baissé au-dessous de 20 000/mm3 a été de 0,1 %. Le retour aux valeurs initiales a été observé dans les 4 à 6 jours ayant suivi l’arrêt du traitement avec AGGRASTAT®.
Analyses de laboratoire
Les anomalies les plus couramment observées dans les résultats des analyses de laboratoire chez les patients recevant AGGRASTAT® conjointement avec de l’héparine étaient reliées aux hémorragies et comprenaient une diminution de l’hémoglobine, de l’hématocrite et de la numération plaquettaire. Une fréquence accrue d’hématurie microscopique et la présence de sang occulte dans les selles ont aussi été notées.
PHARMACOVIGILANCE
Les réactions défavorables suivantes ont été observées avec AGGRASTAT® après la commercialisation du produit.
Hémorragies : hémorragies intracrâniennes, hémorragies rétropéritonéales, hémopéricardes, hémorragies pulmonaires (alvéolaires) et hématomes épiduraux. Des cas d’hémorragie fatale ont également été signalés.
Réactions générales : chute brusque ou importante de la numération plaquettaire pouvant s’accompagner de frissons, d’une légère élévation de la température ou de complications hémorragiques (voir ci-dessus).
Réactions d’hypersensibilité : réactions allergiques graves, y compris des réactions anaphylactiques. Les cas signalés sont survenus au cours de la première journée d’un traitement initial ou d’un second traitement au tirofiban. Une thrombopénie grave (numération plaquettaire < 10 000/mm3) a été observée dans certains cas.
Thrombopénie : des chutes de la numération plaquettaire au-dessous de 20 000/mm3 ont été observées avec AGGRASTAT® dans la journée qui a suivi l’instauration du traitement (voir Surveillance des constantes biologiques sous PRÉCAUTIONS et Réactions générales et Analyses de laboratoire sous RÉACTIONS DÉFAVORABLES).
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
Dans les études cliniques, un surdosage accidentel avec AGGRASTAT® (chlorhydrate de tirofiban) a été observé à des doses atteignant 5 fois et 2 fois la dose recommandée pour le bolus et la dose d’attaque administrée en perfusion, respectivement. Un surdosage accidentel est également survenu à des doses atteignant 9,8 fois la dose d’entretien de 0,15 μg/kg/min.
La manifestation signalée le plus fréquemment à la suite du surdosage a été l’hémorragie, le plus souvent sous forme de saignement mucocutané mineur et de saignement mineur au point d’insertion du cathéter lors d’un cathétérisme cardiaque (voir Risque d’hémorragie sous PRÉCAUTIONS).
En cas de surdosage avec AGGRASTAT®, il faut évaluer l’état du patient et au besoin cesser ou ajuster la perfusion du médicament.
AGGRASTAT® est éliminé par hémodialyse.
POSOLOGIE ET ADMINISTRATION
POSOLOGIE
Angor instable et infarctus du myocarde sans onde Q
AGGRASTAT® (chlorhydrate de tirofiban) doit être administré par voie intraveineuse, conjointement avec de l’héparine, à la dose d’attaque de 0,4 μg/kg/min durant 30 minutes. La perfusion doit ensuite être poursuivie à la dose d’entretien de 0,1 μg/kg/min.
Durée recommandée pour la perfusion
Chez les patients qui ne présentent pas de signes ni de symptômes d’ischémie rebelle et qui ne seront pas soumis à une angiographie ou à une angioplastie, la perfusion devrait durer au moins 48 heures.
Chez les patients appelés à subir une angiographie et une angioplastie, la perfusion devrait être maintenue durant les deux interventions, et se poursuivre pendant au moins 12 heures et au plus
24 heures après l’angioplastie. Lorsque l’état du patient est stabilisé et qu’aucune autre intervention coronarienne n’est prévue, la perfusion peut être interrompue. On ne possède aucune donnée clinique relative à l’innocuité d’une perfusion poursuivie au-delà de 108 heures.
| Poids du patient | Chez la majorité des patients | Insuffisance rénale grave | |||||
| Dose d’attaque Perfusion de 30 minutes | Dose d’entretien Perfusion | Dose d’attaque Perfusion de 30 minutes | Dose d’entretien Perfusion | ||||
| DÉBIT* | VOLUME administré sur 30 minutes | DÉBIT* | DÉBIT* | VOLUME administré sur 30 minutes | DÉBIT* | ||
| (lb) | (kg) | (mL/h) | (mL) | (mL/h) | (mL/h) | (mL) | (mL/h) |
| 66-82 | 30-37 | 16 | 8 mL | 4 | 8 | 4 mL | 2 |
| 83-100 | 38-45 | 20 | 10 mL | 5 | 10 | 5 mL | 3 |
| 101-119 | 46-54 | 24 | 12 mL | 6 | 12 | 6 mL | 3 |
| 120-137 | 55-62 | 28 | 14 mL | 7 | 14 | 7 mL | 4 |
| 138-155 | 63-70 | 32 | 16 mL | 8 | 16 | 8 mL | 4 |
| 156-174 | 71-79 | 36 | 18 mL | 9 | 18 | 9 mL | 5 |
| 175-192 | 80-87 | 40 | 20 mL | 10 | 20 | 10 mL | 5 |
| 193-210 | 88-95 | 44 | 22 mL | 11 | 22 | 11 mL | 6 |
| 211-229 | 96-104 | 48 | 24 mL | 12 | 24 | 12 mL | 6 |
| 230-247 | 105-112 | 52 | 26 mL | 13 | 26 | 13 mL | 7 |
| 248-265 | 113-120 | 56 | 28 mL | 14 | 28 | 14 mL | 7 |
| 266-283 | 121-128 | 60 | 30 mL | 15 | 30 | 15 mL | 8 |
| 284-302 | 129-137 | 64 | 32 mL | 16 | 32 | 16 mL | 8 |
| 303-319 | 138-145 | 68 | 34 mL | 17 | 34 | 17 mL | 9 |
| 320-337 | 146-153 | 72 | 36 mL | 18 | 36 | 18 mL | 9 |
*Débit de perfusion basé sur une concentration finale de 50 μg/mL
Patients atteints d’insuffisance rénale grave
Comme le précise le tableau posologique ci-dessus, il faut diminuer de 50 % la posologie d’AGGRASTAT® chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min). (Voir Insuffisance rénale sous PRÉCAUTIONS et Pharmacocinétique, Populations particulières, Insuffisance rénale sous PHARMACOLOGIE.)
Autres populations
Il n’est pas nécessaire de régler la posologie chez les patients âgés et chez les femmes.
ADMINISTRATION
AGGRASTAT® est réservé à la voie intraveineuse et doit être administré au moyen de matériel stérile. AGGRASTAT® peut être administré conjointement avec l’héparine par la même tubulure.
On recommande d’administrer AGGRASTAT® au moyen d’un dispositif de perfusion à débits définis. Il faut éviter de prolonger la durée d’administration de la dose d’attaque.
Dans les études cliniques, les patients ont reçu un traitement concomitant à l’AAS, à moins de contre-indications.
AGGRASTAT® peut être administré par la même tubulure intraveineuse que le sulfate d’atropine, la dobutamine, la dopamine, le chlorhydrate d’épinéphrine, le furosémide, la lidocaïne, le chlorhydrate de midazolam, le sulfate de morphine, la nitroglycérine, famotidine, le chlorure de potassium et le chlorhydrate de propranolol injectable.
AGGRASTAT® ne doit pas être administré par la même tubulure intraveineuse que le diazépam.
SOLUTION POUR PERFUSION
Directives pour l’administration de la solution pour perfusion AGGRASTAT® La solution pour perfusion AGGRASTAT®, une solution iso-osmotique prémélangée contenant du chlorure de sodium à 0,9 %, est offerte dans des sacs IntraVia* (plastique PL 2408) de 250 mL. La solution demeure stable jusqu’à la date de péremption inscrite sur l’emballage si elle est conservée dans les conditions recommandées.
Directives pour l’utilisation des sacs IntraVia*
ATTENTION :
Ne pas prélever de solution directement du sac IntraVia* au moyen d’une seringue.
Ne pas utiliser les sacs de plastique dans des montages en série, en raison des risques d’embolie gazeuse que comporte une telle opération. En effet, de l’air résiduel provenant du premier sac pourrait être entraîné dans la tubulure pendant l’administration de la solution contenue dans le deuxième sac.
Pour ouvrir : déchirer l’enveloppe protectrice d’aluminium (solution pour perfusion de 250 mL) à partir de l’une des encoches situées sur les côtés, puis retirer le sac IntraVia*. Si les parois du sac sont légèrement opaques, c’est qu’elles ont absorbé de l’humidité au cours de la stérilisation. Ce phénomène est normal et ne compromet nullement la qualité ni l’innocuité de la solution. L’opacité s’estompera graduellement. Comprimer fermement le sac pour vérifier s’il y a des fuites. Le cas échéant, jeter la solution car elle n’est peut-être plus stérile. Ne pas utiliser la solution si elle n’est pas limpide ou si l’emballage n’est pas parfaitement étanche. Ne pas ajouter d’autres médicaments ni retirer de solution directement du sac au moyen d’une seringue.
Préparation pour l’administration
- 1. Suspendre le sac sur un support à oeillet.
- 2. Retirer le capuchon de plastique qui recouvre l’orifice d’administration au bas du sac.
- 3. Brancher le dispositif de perfusion. Consulter les directives complètes qui accompagnent le dispositif.
- 4. Jeter toute solution non utilisée.
* Marque de commerce de Baxter International Inc.
DONNÉES PHARMACEUTIQUES
I. SUBSTANCE MÉDICAMENTEUSE
Dénomination commune : chlorhydrate de tirofiban (USAN)
Nom chimique : monochlorhydrate de N-(butylsulfonyl)-O-[4-(4-pipéridinyl)butyl]-
L-tyrosine monohydraté
Formule développée :
HN CH2CH2CH2CH2O
C COOH
NHSO 2CH2CH2CH2CH3
H
CH2 . HCl H2O.
Formule moléculaire : C22H36N2O5S•HCl•H2O
Poids moléculaire : 495,08
Description : Le chlorhydrate de tirofiban est une poudre non hygroscopique blanche ou blanchâtre qui est très peu soluble dans l’eau.
pH : Le pH de la solution de chlorhydrate de tirofiban à 0,2 % est d’environ 2,9.
Point de fusion : Le chlorhydrate de tirofiban fond et se décompose à 115 °C
(courbe d’analyse calorimétrique différentielle).
II. COMPOSITION
Solution pour perfusion AGGRASTAT®
La solution pour perfusion AGGRASTAT® de 250 mL renferme 12,5 mg de tirofiban sous forme de chlorhydrate de tirofiban et les ingrédients non médicinaux suivants : 8 mg d’acide citrique anhydre, 135 mg de citrate de sodium dihydraté et 2,25 g de chlorure de sodium. Le pH, qui peut avoir été réglé au moyen d’acide chlorhydrique ou d’hydroxyde de sodium, se situe entre 5,5 et 6,5.
III.
STABILITÉ ET ENTREPOSAGE
Solution pour perfusion AGGRASTAT®
Entreposer à une température comprise entre 15 °C et 25 °C.
Craint le gel.
Protéger de la lumière durant l’entreposage.
PRÉSENTATION
La solution pour perfusion AGGRASTAT® (solution iso-osmotique prémélangée) est offerte dans des sacs pour perfusion de 250 mL exempts de polychlorure de vinyle (50 µg/mL de tirofiban sous forme de base libre).
TOXICOLOGIE
Toxicité aiguë
La DL50 approximative du tirofiban mesurée après l’administration d’une dose intraveineuse unique à des souris ou à des rats a été > 5 mg/kg. La dose maximale a été fixée à 5 mg/kg (22 fois la dose quotidienne maximale recommandée chez l’humain), en raison de la solubilité limitée du composé et du volume de solution qu’il est raisonnablement possible d’administrer. La DL50 approximative du tirofiban mesurée après l’administration orale d’une dose unique à des souris a été > 500 mg/kg. Aucun décès, signe physique ni variation du poids corporel liée au médicament n’ont été observés dans les études ayant porté sur l’administration intraveineuse ou orale du médicament.
Toxicité chronique
La toxicité du chlorhydrate de tirofiban a été évaluée sur des périodes pouvant atteindre 5 semaines dans une série d’études de toxicité où le médicament a été administré en perfusion intraveineuse continue à des rats et à des chiens. Aucune observation ne permet d’exclure l’administration du tirofiban aux doses thérapeutiques durant une période pouvant atteindre 108 heures.
Carcinogenèse
Le pouvoir carcinogène du chlorhydrate de tirofiban n’a pas été évalué.
Mutagenèse
Le chlorhydrate de tirofiban n’a pas exercé d’effets néfastes lors d’une épreuve de mutagenèse bactérienne et d’une épreuve de mutagenèse sur des cellules de mammifères V-79. De même, aucun signe de génotoxicité directe n’a été noté lors d’une épreuve par élution alcaline in vitro et de la recherche d’aberrations chromosomiques in vitro. Le tirofiban a été évalué lors de ces épreuves in vitro à des concentrations allant jusqu’à 3 mM (environ 20 000 fois la concentration plasmatique moyenne obtenue chez l’humain aux doses thérapeutiques recommandées). Enfin, aucune aberration chromosomique n’a été observée dans des cellules de la moelle osseuse de souris mâles après l’administration de doses intraveineuses allant jusqu’à 5 mg/kg (22 fois la dose quotidienne maximale recommandée chez l’humain).
Reproduction
Le tirofiban n’a pas eu d’effet sur la fertilité ni sur la capacité reproductrice des rats et des rates ayant reçu des doses intraveineuses de chlorhydrate de tirofiban allant jusqu’à 5 mg/kg/jour. Ces doses sont environ 22 fois plus élevées que la dose quotidienne maximale recommandée chez l’humain. Le tirofiban traverse la barrière placentaire chez le rat et le lapin. Le tirofiban est excrété dans le lait des rates.
Développement
Les études évaluant les effets toxiques du tirofiban sur le développement des rats et des lapins n’ont pas mis en évidence de signes de toxicité chez la mère et le fœtus. En outre, une étude évaluant la toxicité du tirofiban sur le développement jusqu’à la maturité sexuelle chez des rats exposés au médicament in utero et au cours de la période de lactation n’a montré aucun effet relié au médicament sur la mortalité, la croissance, le développement et la maturation sexuelle de la génération F1. Dans les études évaluant les effets toxiques du tirofiban sur le développement, les mères ont reçu le médicament à des doses allant jusqu’à 5 mg/kg/jour.