


Monographie de produit - Priva-Rosuvastatine
INDICATIONS ET USAGE CLINIQUE
Hypercholestérolémie
Adultes
Priva-ROSUVASTATIN (rosuvastatine calcique) est indiqué comme traitement adjuvant à un régime alimentaire équivalant au moins à la diète ATP III (recommandations du Adult Treatment Panel III), pour la réduction d’une valeur élevée du cholestérol total (CT), du cholestérol des lipoprotéines de basse densité (C-LDL), de l’apolipoprotéine B (apo B), du ratio CT/C-HDL et des triglycérides (TG), de même que pour l’augmentation du cholestérol des lipoprotéines de haute densité (C-HDL); lorsque la réponse à un régime alimentaire et à l’exercice seuls a été insuffisante dans des cas d’hyperlipidémie et de dyslipidémie, notamment :
- L’hypercholestérolémie primaire (type IIa, y compris l’hypercholestérolémie familiale hétérozygote et l’hypercholestérolémie non familiale grave);
- Dyslipidémie combinée (mixte; type IIb);
- Hypercholestérolémie familiale homozygote, pour laquelle la rosuvastatine est administrée soit en monothérapie, soit comme adjuvant à un régime alimentaire et à d’autres traitements hypolipidémiants comme l’aphérèse.
Enfants (10-17 ans)
La rosuvastatine est indiquée comme traitement adjuvant à un régime alimentaire pour la réduction d’une valeur élevée du cholestérol total (CT), du C-LDL et de l’apo B chez les garçons et les filles, au moins un an après l’apparition des premières règles, de 10 à 17 ans atteints d’hypercholestérolémie familiale hétérozygote (voir ESSAIS CLINIQUES), lorsque la réponse à un régime alimentaire seul a été insuffisante.
Prévention des événements cardiovasculaires majeurs
Chez les patients adultes n’ayant aucun antécédent connu d’événement cardiovasculaire ou vasculaire cérébral, mais présentant au moins deux facteurs de risque classiques de maladie
cardiovasculaire (voir ESSAIS CLINIQUES), la rosuvastatine est indiquée pour réduire le risque :
- d’infarctus du myocarde non mortel;
- d’accident vasculaire cérébral (AVC) non mortel;
- de revascularisation des artères coronaires.
CONTRE-INDICATIONS
Priva-ROSUVASTATIN (rosuvastatine calcique) est contre-indiqué dans les cas suivants :
Hypersensibilité à l’un des ingrédients de ce produit (voir FORMES
PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT);
- Maladie hépatique évolutive ou élévation persistante inexpliquée des transaminases sériques (taux dépassant le triple de la limite supérieure de la normale) [LSN] (voir MISES EN GARDE ET PRÉCAUTIONS);
Grossesse ou allaitement;
Le cholestérol et les autres produits de la biosynthèse du cholestérol sont des composantes essentielles au développement fœtal (incluant la synthèse des stéroïdes et des membranes cellulaires). Priva-ROSUVASTATIN ne doit être administrée à des femmes capables de procréer que si la conception est très improbable et si elles ont été mises au courant des risques pour le fœtus. Si une patiente qui prend Priva-ROSUVASTATIN devient enceinte, arrêter immédiatement la prise du médicament et aviser la patiente des risques pour le fœtus. L’athérosclérose étant un processus chronique, l’arrêt du traitement par les hypolipidémiants au cours de la grossesse devrait avoir un effet minime sur les résultats cliniques du traitement à long terme de l’hypercholestérolémie primaire (voir MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers, Grossesse, Allaitement).
- Usage concomitant de cyclosporine (voir INTERACTIONS MÉDICAMENTEUSES).
L’administration de la Priva-ROSUVASTATIN à 40 mg est contre-indiquée dans les cas suivants :
- Patients asiatiques;
Patients qui présentent des facteurs prédisposant à la myopathie ou à la
rhabdomyolyse, tels que :
- Antécédents personnels ou familiaux de troubles musculaires héréditaires;
- Antécédents de toxicité musculaire associée à la prise d’un autre inhibiteur de l’HMG-CoA réductase;
- Prise concomitante d’un fibrate ou de niacine;
- Insuffisance hépatique grave;
Insuffisance rénale grave (ClCr < 30 mL/min/1,73 m2) (voir POSOLOGIE ET
ADMINISTRATION, Insuffisance rénale);
- Hypothyroïdie;
- Abus d’alcool;
- Situations pouvant provoquer une augmentation du taux plasmatique de rosuvastatine (voir INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Cas particuliers).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Avant d’instaurer le traitement par Priva-ROSUVASTATIN (rosuvastatine calcique), tenter de maîtriser l’hypercholestérolémie par un régime alimentaire approprié, de l’exercice et une perte pondérale dans les cas d’excès de poids. Aussi, traiter les problèmes médicaux sous-jacents et les facteurs de risque cardiovasculaire associés. Conseiller au patient d’aviser ses médecins traitants subséquents de son usage antérieur de rosuvastatine ou de tout autre hypolipidémiant.
Troubles cardiovasculaires
Coenzyme Q10 (ubiquinone)
Les taux d’ubiquinone n’ont pas été mesurés lors des essais cliniques sur la rosuvastatine calcique. Une baisse significative du taux d’ubiquinone circulante a été observée chez des patients prenant d’autres statines. La signification clinique d’une déficience d’ubiquinone prolongée, potentiellement induite par la prise de statine, n’a pas été établie. On a signalé qu’une baisse du taux d’ubiquinone myocardique pourrait conduire à une détérioration de la fonction cardiaque dans les cas limites d’insuffisance cardiaque congestive (voir RÉFÉRENCES).
Troubles endocriniens et métaboliques
Fonction endocrinienne
Les inhibiteurs de l’HMG-CoA réductase interfèrent dans la synthèse du cholestérol et abaissent le taux de cholestérol. De ce fait, ils pourraient théoriquement atténuer la production surrénalienne ou gonadique d’hormones stéroïdes. La rosuvastatine n’a présenté aucun effet sur le taux de cortisol mesuré sans stimulation ni sur le métabolisme thyroïdien évalué par les concentrations plasmatiques de thyréostimuline (TSH). Les réserves de corticostéroïdes et la cortisolémie n’ont pas été réduites chez les patients sous rosuvastatine calcique. Des études cliniques sur d’autres inhibiteurs de l’HMG-CoA réductase semblent indiquer que ces agents ne réduisent pas les taux plasmatiques de testostérone. Les effets des inhibiteurs de l’HMG-CoA réductase sur la fertilité masculine n’ont pas été étudiés. On ignore leurs effets sur l’axe hypophysogonadique chez les femmes non ménopausées.
Les patients traités par la rosuvastatine qui présentent des signes cliniques de déséquilibre endocrinien doivent être examinés en conséquence. La prudence s’impose quand un inhibiteur de l’HMG-CoA réductase ou un autre hypocholestérolémiant est administré en
même temps que d’autres médicaments (p. ex. le kétoconazole, la spironolactone ou la cimétidine) pouvant réduire les taux d’hormones stéroïdes endogènes.
Glycémie
Des cas d’augmentation de la glycémie à jeun et du taux d’HbA1c ont été signalés avec les inhibiteurs de l’HMG-CoA réductase en tant que classe. Dans certains cas où un risque élevé de diabète était présent, l’hyperglycémie a été suffisante pour faire évoluer les patients vers un état diabétique. Toutefois, les bienfaits du traitement continuent de l’emporter sur cette faible augmentation du risque. Une surveillance périodique de ces patients est recommandée.
Dans le cadre de l’étude JUPITER, on a observé que la rosuvastatine à 20 mg élève la glycémie dans une mesure suffisante pour déclencher le diabète chez certains sujets auparavant prédiabétiques (voir EFFETS INDÉSIRABLES).
Lipoprotéine (a)
Chez certains patients, l’effet bénéfique d’une baisse du taux de cholestérol total et de C-LDL peut être amoindri par une augmentation concomitante des taux de lipoprotéine (a), ou Lp(a). La tendance actuelle est de considérer un taux élevé de Lp(a) comme un facteur de risque de coronaropathie. Il est donc conseillé de favoriser et de maintenir les changements du mode de vie chez les patients à risque élevé traités par la rosuvastatine.
Troubles hépatiques/biliaires/pancréatiques
Effets hépatiques
La rosuvastatine est contre-indiquée dans les cas de maladie hépatique évolutive ou d’élévation persistante inexpliquée des transaminases sériques (taux dépassant le triple de la limite supérieure de la normale).
Comme pour les autres inhibiteurs de l’HMG-CoA réductase, on recommande d’évaluer la fonction hépatique avant, puis 3 mois après l’instauration du prise de rosuvastatine, ou encore si la dose est augmentée à 40 mg. On doit cesser l’administration de rosuvastatine ou en réduire la dose si le taux de transaminases dépasse le triple de la limite supérieure de la normale.
La prudence s’impose lorsque la rosuvastatine ou tout autre inhibiteur de l’HMG-CoA réductase est administré à des patients qui consomment de l’alcool en quantités substantielles ou qui ont des antécédents de maladie hépatique.
Comme pour les autres inhibiteurs de l’HMG-CoA réductase, une hausse des transaminases liée à la dose a été observée chez un petit nombre de patients prenant de la rosuvastatine (moins de 0,5 %). La plupart des cas étaient bénins, asymptomatiques et transitoires.
De rares cas d’insuffisance hépatique mortelle et non mortelle ont été signalés après la commercialisation du produit chez les patients qui prennent des statines, y compris la rosuvastatine (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit). En cas de lésion hépatique grave accompagnée de symptômes et/ou d’hyperbilirubinémie ou d’ictère durant le traitement par Priva-ROSUVASTATIN, il faut rapidement mettre un terme au traitement. Dans l’impossibilité
de trouver une autre étiologie, il ne faut pas reprendre le traitement par Priva-ROSUVASTATIN.
Insuffisance hépatique
Chez des sujets présentant divers degrés d’insuffisance hépatique, aucun signe d’augmentation de l’exposition à la rosuvastatine n’a été noté, mis à part 2 sujets ayant l’hépatopathie la plus grave (scores de Child-Pugh de 8 et 9). Leur exposition générale a au moins doublé par rapport à celle des sujets dont les scores de Child-Pugh étaient inférieurs (voir POSOLOGIE ET ADMINISTRATION, Insuffisance hépatique).
Effets musculaires
De rares cas de rhabdomyolyse accompagnée d’insuffisance rénale aiguë, secondaire à une myoglobinurie, ont été signalés à l’emploi de rosuvastatine et d’autres inhibiteurs de l’HMG-CoA réductase.
Des effets sur les muscles squelettiques, tels que la myalgie, la myopathie et, rarement, la rhabdomyolyse, ont été signalés chez des patients prenant de la rosuvastatine à toutes les doses et particulièrement à la dose de 40 mg.
La myopathie est définie comme une faiblesse musculaire ou des douleurs musculaires associées à une hausse de la créatine kinase (CK) s’élevant à plus de 10 fois la limite supérieure de la normale. Cette affection doit être envisagée si un patient présente une myalgie diffuse, une sensibilité ou une faiblesse musculaire et/ou une élévation marquée de la CK. Aviser les patients de signaler immédiatement toute douleur, sensibilité ou faiblesse musculaire inexpliquée, surtout associée à un malaise ou à de la fièvre. Lorsque surviennent des signes ou des symptômes évoquant la myopathie, le taux de CK doit être mesuré. Arrêter l’administration de rosuvastatine si la CK augmente de façon marquée (taux plus de 10 fois la limite supérieure de la normale) ou si une myopathie est diagnostiquée ou soupçonnée. Pendant un traitement par une statine, y compris la rosuvastatine, ou après l’arrêt de ce traitement, on a signalé de très rares cas de myopathie nécrosante à médiation immunitaire, caractérisés sur le plan clinique par une faiblesse musculaire persistante proximale et une hausse du taux sérique de créatine kinase. Il pourrait être nécessaire de prescrire des épreuves neuromusculaires et sérologiques additionnelles ainsi qu’un traitement par des immunosuppresseurs.
Facteurs prédisposant à la myopathie ou à la rhabdomyolyse
Il faut user de prudence quand on prescrit de la rosuvastatine, ou tout autre inhibiteur de l’HMG- CoA réductase, à un patient qui présente des facteurs prédisposant à la myopathie ou à la rhabdomyolyse, tels que :
- Antécédents personnels ou familiaux de troubles musculaires héréditaires;
Antécédents de myotoxicité associée à la prise d’un autre inhibiteur de l’HMG-
CoA réductase;
- Prise concomitante d’un fibrate ou de niacine;
- Hypothyroïdie;
- Abus d’alcool;
- Exercice physique excessif;
- Âge > 70 ans;
- Insuffisance rénale;
- Insuffisance hépatique;
- Diabète avec modification des lipides hépatiques;
- Chirurgie et traumatisme;
- Affaiblissement;
- Situations pouvant provoquer une augmentation du taux plasmatique de rosuvastatine (voir INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Cas particuliers).
Dans les études portant sur la rosuvastatine, aucune intensification de l’effet sur les muscles squelettiques n’a été mise en évidence lorsque la rosuvastatine était administrée avec un autre médicament, comme les dérivés de l’acide fibrique (y compris le fénofibrate et le gemfibrozil), l’acide nicotinique, les antifongiques de type azolé et les antibiotiques macrolides. Cependant, une augmentation de l’incidence de myosite et de myopathie a été observée chez des patients prenant en concomitance ces agents et d’autres inhibiteurs de l’HMG-CoA réductase.
L’administration de rosuvastatine doit être interrompue temporairement ou définitivement s’il survient un état aigu grave évoquant une myopathie ou prédisposant à la rhabdomyolyse (p. ex. sepsie, hypotension, chirurgie lourde, traumatisme, troubles métaboliques, endocriniens et électrolytiques majeurs ou convulsions non maîtrisées).
Troubles rénaux
Insuffisance rénale
Chez les sujets présentant une insuffisance rénale grave (clairance de la créatinine <30 mL/min/1,73 m2), les concentrations plasmatiques de rosuvastatine ont triplé par rapport à celles des sujets sains et, par conséquent, l’administration de 40 mg de rosuvastatine est contre- indiquée chez ces patients (voir CONTRE-INDICATIONS et POSOLOGIE ET ADMINISTRATION, Insuffisance rénale).
Chez des sujets présentant divers degrés d’insuffisance rénale, une néphropathie légère à modérée a eu peu d’effet sur les concentrations plasmatiques de rosuvastatine.
Lors du programme clinique de mise au point de la rosuvastatine, des patients recevant de la rosuvastatine ont présenté une protéinurie détectée à la bandelette réactive et une hématurie microscopique, particulièrement des patients ayant reçu des doses supérieures au schéma posologique recommandé (c.-à-d. 80 mg). L’analyse d’urine a révélé des anomalies (protéinurie détectée à la bandelette réactive) chez des patients prenant de la rosuvastatine et d’autres inhibiteurs de l’HMG-CoA réductase. Ces anomalies étaient plus fréquentes chez les patients ayant reçu 40 mg de rosuvastatine comparativement à ceux ayant reçu des doses plus faibles ou les statines utilisées comme comparateurs. Chez moins de 1 % des patients ayant reçu 10 mg ou 20 mg de rosuvastatine et chez environ 3 % des patients ayant reçu 40 mg de rosuvastatine, on a noté l’apparition d’une protéinurie décelée à la bandelette réactive (2+ ou plus) à un moment donné au cours de l’administration de rosuvastatine. Les protéines détectées provenaient surtout des tubules.
Dans la plupart des cas, la protéinurie était transitoire et a diminué ou disparu spontanément pendant la poursuite du traitement. Elle ne s’est pas révélée être un facteur prédictif de néphropathie aiguë ou progressive.
Néanmoins, une réduction de la dose peut être envisagée dans les cas d’une protéinurie persistante inexpliquée mise en évidence par les analyses de routine.
Sensibilité et résistance
Hypersensibilité
On a signalé de rares cas de syndrome d’hypersensibilité apparente à la suite de l’emploi d’autres inhibiteurs de l’HMG-CoA réductase. Ce syndrome compte au moins une des manifestations suivantes : anaphylaxie, œdème de Quincke, syndrome de type lupus érythémateux, pseudopolyarthrite rhizomélique, vascularite, purpura, thrombocytopénie, leucopénie, anémie hémolytique, positivité des anticorps antinucléaires, augmentation de la vitesse de sédimentation globulaire, éosinophilie, arthrite, arthralgie, urticaire, asthénie, photosensibilité, fièvre, frissons, bouffées vasomotrices, malaise, dyspnée, érythrodermie bulleuse avec épidermolyse et érythème polymorphe incluant le syndrome de Stevens-Johnson. On doit mettre fin au traitement si on soupçonne une hypersensibilité (voir CONTRE-INDICATIONS).
Cas particuliers
Grossesse :
La rosuvastatine est contre-indiquée pendant la grossesse (voir CONTRE-INDICATIONS).
Allaitement :
On ignore si la rosuvastatine passe dans le lait humain. Étant donné le risque de réactions indésirables chez les nourrissons, les femmes prenant de la rosuvastatine ne doivent pas allaiter (voir CONTRE-INDICATIONS).
Pédiatrie (10 à 17 ans) :
Comparativement au placebo, des hausses du taux sérique de créatinine kinase (CK) de plus de 10 x LSN ont été observées plus souvent chez les enfants traités par la rosuvastatine, et cette hausse (accompagnée ou non de symptômes musculaires) était plus fréquente à mesure que la dose de rosuvastatine augmentait (voir EFFETS INDÉSIRABLES, Enfants).
L’évaluation de la croissance linéaire (taille), du poids, de l’IMC (indice de masse corporelle) et des caractéristiques secondaires de maturation sexuelle selon les stades de Tanner chez les garçons et les filles, au moins un an après l’apparition des premières règles, de 10 à 17 ans atteints d’hypercholestérolémie familiale hétérozygote et traités par la rosuvastatine était limitée à une période de un an. Bien que la fonction endocrinienne,, telles les perturbations hormonales, n’ait pas été évaluée, la rosuvastatine n’a pas eu d’effet perceptible sur la croissance ni sur la maturation sexuelle. Les effets sur le cycle menstruel n’ont pas été évalués. Les doses de rosuvastatine supérieures à 20 mg n’ont pas fait l’objet d’études dans cette population de patients (voir EFFETS INDÉSIRABLES, Enfants, ÉTUDES CLINIQUES, Enfants et POSOLOGIE ET ADMINISTRATION, Enfants).
On doit conseiller aux adolescentes d’utiliser des méthodes contraceptives appropriées durant un traitement par la rosuvastatine (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers, Grossesse).
L’expérience thérapeutique avec la rosuvastatine chez les enfants (âgés de 8 ans et plus) atteints d’hypercholestérolémie familiale homozygote se limite à 8 patients.
Personnes âgées (≥ 65 ans) :
Il n’y a eu aucune différence pharmacocinétique cliniquement significative entre les personnes jeunes et les personnes âgées (65 ans et plus) (voir POSOLOGIE ET ADMINISTRATION, Personnes âgées). Les personnes âgées seraient toutefois plus prédisposées à la myopathie (voir MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires, Facteurs prédisposant à la myopathie ou à la rhabdomyolyse). Race :
Les résultats d’études pharmacocinétiques, y compris une vaste étude menée en Amérique du Nord, ont révélé une augmentation d’environ du double de l’exposition médiane à la rosuvastatine chez les sujets asiatiques (sujets d’origine philippine, chinoise, japonaise, coréenne, vietnamienne ou indo-asiatique) comparativement au groupe témoin composé de sujets de race blanche. On doit tenir compte de cette augmentation au moment de décider de la posologie chez les sujets asiatiques; la dose de 40 mg est contre-indiquée chez ces patients (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Cas particuliers, CONTRE- INDICATIONS et POSOLOGIE ET ADMINISTRATION, Race.).
EFFETS INDÉSIRABLES
Aperçu
La rosuvastatine (rosuvastatine calcique) est généralement bien tolérée. Les effets indésirables observés à l’emploi de la rosuvastatine sont généralement légers et transitoires.
L’expérience avec la rosuvastatine dans les essais cliniques est vaste : 9 800 patients traités par la rosuvastatine dans des études contrôlées par placebo, et 9 855 patients traités par la rosuvastatine dans des études contrôlées par traitement actif. Dans l’ensemble, 2,6 % des patients traités par la rosuvastatine calcique et 1,8 % de ceux ayant pris le placebo ont abandonné le traitement en raison des effets indésirables. Les effets indésirables le plus souvent signalés, à une fréquence de ≥ 1 % et à un taux supérieur à celui attribué au placebo, étaient l’arthralgie, la douleur dans le haut de l’abdomen et l’élévation de la concentration d’alanine aminotransférase (ALT). Les effets indésirables observés ou signalés dans le cadre des essais à court et à long terme apparaissent ci-dessous.
Effets indésirables signalés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, il est possible que les taux des effets indésirables observés ne reflètent pas les taux observés en pratique; ils ne doivent donc pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables associés à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’approximation des taux.
Adultes
Essais contrôlés à court terme
Les essais contrôlés à court terme ont été menés auprès de 1 290 patients ayant participé à des études contrôlées par placebo d’une durée de 6 à 16 semaines (dont 768 ont pris la rosuvastatine) et 11 641 patients ayant participé à des études cliniques contrôlées par placebo et par comparateur actif d’une durée de 6 à 52 semaines (dont 5 319 ont pris la rosuvastatine). Dans tous les essais cliniques contrôlés, 3,2 % des patients ont abandonné le traitement par la rosuvastatine en raison des effets indésirables. Ce taux est comparable à celui qui a été signalé dans les études contrôlées par placebo.
Les manifestations indésirables associées au traitement survenant à une fréquence de 1 % et plus chez les sujets d’études cliniques sur la rosuvastatine, contrôlées par placebo, figurent au Tableau 1.
Tableau 1 Pourcentage de sujets ayant présenté des manifestations indésirables associées à une fréquence ≥ 1%, quel que soit le traitement : groupement des études contrôlées par placebo
Système ou appareil/
Manifestation indésirable
Placebo (%) (n = 367)
Total sous rosuvastatine (%)
(n = 768) Organisme entier
Douleur abdominale 2,2 1,7 Asthénie 0,5 1,3 Céphalées 2,2 1,4 Appareil digestif
Constipation 1,4 1,0 Diarrhée 1,6 1,3 Dyspepsie 1,9 0,7 Flatulence 2,7 1,8 Nausées 1,6 2,2 Appareil musculosquelettique
Myalgie 0,5 1,6 Système nerveux
Étourdissements 1,6 0,5 Insomnie 1,9 0,4
Essais contrôlés à long terme sur la morbidité et la mortalité
Dans l’étude JUPITER (Justification for the Use of Statins in Primary Prevention: An Intervention Trial Evaluating Rosuvastatin) (voir Partie II : ESSAIS CLINIQUES), menée auprès de 17 802 participants traités par la rosuvastatine à raison de 20 mg une fois par jour (n = 8 901) ou ayant pris un placebo (n = 8 901); la rosuvastatine à 20 mg a été généralement bien tolérée. Les sujets ont été suivis en moyenne pendant deux ans.
Dans cette étude, 5,6 % des sujets traités par la rosuvastatine calcique et 5,5% de ceux ayant pris un placebo ont abandonné le traitement en raison d’une manifestation indésirable. Les manifestations indésirables ayant le plus souvent entraîné l’abandon de l’étude étaient : la myalgie, l’arthralgie, la douleur abdominale et la constipation. L’effet indésirable associé au médicament qui a été signalé chez 1% et plus des patients, à un taux supérieur ou égal à celui observé sous placebo, était la myalgie (2,4% chez les patients traités par la rosuvastatine, 2,0 % chez ceux ayant pris un placebo).
Les manifestations indésirables se manifestant en cours de traitement, peu importe leur causalité, à une fréquence de 1% et plus et à un taux supérieur à celui attribué au placebo chez les participants de l’étude JUPITER sont présentés au Tableau 2.
Tableau 2 Pourcentage de sujets ayant présenté des manifestations indésirables en cours de traitement, peu importe la causalité, à une fréquence ≥ 1 % et supérieure à celle observée sous placebo : étude JUPITER
Système ou appareil/
Manifestation indésirable
Placebo (%) (n = 8 901)
Total sous rosuvastatine à 20 mg (%)
(n = 8 901)
Sang
Anémie 2,1 2,2 Système cardiaque
Palpitations 0,9 1,0 Appareil digestif
Diarrhée 4,6 4,7 Constipation 3,0 3,3 Nausées 2,3 2,4 Troubles généraux
Œdème périphérique 3,0 3,7 Fatigue 3,5 3,7 Système hépatobiliaire
Lithiase biliaire 0,9 1,0 Infections
Voies urinaires 8,6 8,7 Rhinopharyngite 7,2 7,6 Bronchite 7,1 7,2 Sinusite 3,7 4,0 Grippe 3,6 4,0 Voies respiratoires inférieures 2,7 2,9 Gastro-entérite 1,7 1,9 Zona 1,4 1,6 Blessures
Contusion 1,4 1,7 Épreuves de laboratoire
Élévation du taux d’ALT 1,0 1,4 Élévation de la glycémie 0,7 1,0 Métabolisme
Diabète 2,5 3,0 Appareil musculosquelettique
Douleur dorsale 6,9 7,6 Myalgie 6,6 7,6 Arthrite 5,6 5,8 Arthralgie 3,2 3,8 Spasmes musculaires 3,2 3,6 Arthrose 1,4 1,8 Bursite 1,3 1,5 Douleur au cou 1,0 1,1 Ostéoporose 0,8 1,0 Néoplasmes
Carcinome basocellulaire 0,9 1,0 Troubles psychiatriques
Insomnie 2,3 2,5 Système rénal
Hématurie 2,0 2,4 Protéinurie 1,3 1,4 Appareil respiratoire
Épistaxis 0,8 1,0
Effets indésirables moins courants signalés dans les essais cliniques (< 1 %) Dans tous les essais cliniques, la fréquence des manifestations indésirables dont la relation avec le médicament est considérée comme possible, probable ou certaine est la suivante :
Peu courantes (≥ 0,1 % et < 1 %) Prurit, éruptions cutanées, urticaire, arthralgie, faiblesse
musculaire, arthrite, constipation, nausées, dyspepsie, reflux gastro-œsophagien pathologique, élévation de la concentration d’ALT, élévation de la concentration de créatine phosphokinase, élévation du taux d’enzymes hépatiques, élévation de la créatinine, paresthésie, tremblements, douleur généralisée, protéinurie, sinusite, insomnie, fonction hépatique anormale, vertige, diabète
Rares (≥ 0,01 % et < 0,1%) Myopathie (y compris myosite), rhabdomyolyse et réactions
d’hypersensibilité y compris l’œdème de Quincke
Les manifestations indésirables additionnelles ci-dessous ont été signalées dans des essais cliniques contrôlés, quelle qu’en soit la causalité :
Lésion accidentelle, douleur dorsale et thoracique, syndrome grippal, infection, infection urinaire, diarrhée, flatulence, gastro-entérite, hypertonie, bronchite, intensification de la toux, rhinite et pharyngite.
Dans des études cliniques contrôlées à long terme, aucun effet néfaste de la rosuvastatine n’a été observé sur le cristallin.
Anomalies dans les résultats hématologiques et biochimiques
Comme pour les autres inhibiteurs de l’HMG-CoA réductase, une augmentation liée à la dose des transaminases hépatiques et de la créatine kinase (CK) a été observée chez un petit nombre de patients prenant de la rosuvastatine (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles hépatiques/biliaires/pancréatiques).
L’analyse d’urine a révélé des anomalies (protéinurie détectée à la bandelette réactive) chez un petit nombre de patients prenant de la rosuvastatine et d’autres inhibiteurs de l’HMG-CoA réductase. Les protéines détectées étaient surtout d’origine tubulaire. Dans la plupart des cas, la protéinurie a diminué ou a disparu spontanément avec la poursuite du traitement et ne s’est pas révélée un facteur prédictif de néphropathie aiguë ou évolutive (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles rénaux).
Dans l’étude JUPITER, l’apparition de cas de diabète, un paramètre d’évaluation secondaire précisé dans le protocole de l’étude, a été signalée plus fréquemment chez les patients traités par la rosuvastatine (2,8 %) que chez ceux ayant pris un placebo (2,3 %). En outre, une légère augmentation du nombre de sujets dont la glycémie à jeun s’est élevée à un taux ≥ 7,0 mmol/L (126 mg/dL) a été notée dans le groupe traité par la rosuvastatine dont la plupart affichaient déjà un risque élevé de présenter un diabète.. Une élévation de 0,1 % du taux moyen d’HbA1c a été attribuée à la rosuvastatine, par comparaison au placebo. La relation de cause à effet entre les statines et le diabète n’a pas été établie de façon définitive.
Enfants (10-17 ans)
Le profil d’innocuité de la rosuvastatine chez les enfants (garçons et filles, au moins un an après l’apparition des premières règles, de 10 à 17 ans atteints d’hypercholestérolémie familiale hétérozygote) est comparable à celui observé chez les adultes, quoique des hausses de la CK > 10 x LSN (accompagnées ou non de symptômes musculaires) aient été observées plus souvent chez les enfants dans le cadre d’une étude clinique.
La rosuvastatine a été évaluée dans le cadre d’une étude multicentrique, à double insu et contrôlée par placebo portant sur des enfants atteints d’hypercholestérolémie familiale hétérozygote. Durant la phase à double insu de 12 semaines (n = 176), les patients ont été randomisés pour prendre de la rosuvastatine à 5 mg, 10 mg ou 20 mg, ou un placebo. Une hausse de la CK de plus de 10 x LSN a été observée chez 4 des 130 (3,0 %) enfants traités par la rosuvastatine (2 sous 10 mg et 2 sous 20 mg), comparativement à 0 des 46 patients sous placebo. Une myopathie a été rapportée chez 2 patients du groupe rosuvastatine, un sous 10 mg et un sous 20 mg. Durant la phase ouverte de l’étude portant sur l’augmentation de la dose jusqu'à l'atteinte de l'objectif (n = 173), on a augmenté à 20 mg la dose de rosuvastatine de 122 des 173 patients; après quoi, la CK de 4 d’entre eux (2,3 %) a augmenté pour atteindre un taux > 10 x LSN (accompagnée ou non de symptômes musculaires). Tous les patients chez qui la CK avait augmenté ont soit poursuivi le traitement, soit l’ont repris après une interruption.
Une myalgie a été signalée chez 4 des 130 (3,0 %) enfants traités par la rosuvastatine (1 sous 5 mg, 1 sous 10 mg et 2 sous 20 mg), comparativement à 0 enfant sur 46 qui prenaient le placebo durant la phase à double insu de 12 semaines. Durant la phase ouverte de l’étude de 40 semaines portant sur l’augmentation de la dose jusqu'à l'atteinte de l'objectif, 5 enfants traités par la rosuvastatine sur 173 (2,9 %) ont eu une myalgie.
Le changement moyen du taux d’ALT et d’AST par rapport au départ était légèrement plus important dans le groupe rosuvastatine que dans le groupe placebo; ce changement n’était cependant pas considéré significatif sur le plan clinique. Le taux d’ALT d’un patient a augmenté pour atteindre plus de 3 x LSN, mais est retourné aux valeurs normales après l’interruption du traitement.
Deux cas de dépression ont été signalés chez des enfants traités par la rosuvastatine à 20 mg. Dans l’un de ces cas, l’investigateur a établi une relation de cause à effet avec le traitement.
Les manifestations indésirables signalées dans la population adulte n’ont pas toutes été observées dans les essais cliniques menés chez les enfants. Cependant, les mêmes mises en garde et précautions en matière d’emploi du médicament et de manifestations indésirables en vigueur chez les adultes s’appliquent chez les enfants (voir MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES).
Effets indésirables signalés après la commercialisation du produit
Puisque les réactions qui surviennent après la commercialisation du produit sont rapportées volontairement dans une population de taille incertaine, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ou d’établir un lien causal avec l’exposition au médicament. Outre les manifestations indésirables susmentionnées, les manifestations indésirables suivantes ont été rapportées pendant la phase de postcommercialisation de la rosuvastatine, peu importe l’évaluation de la causalité.
Effets sur les muscles squelettiques : Très rares : arthralgie, myopathie nécrosante à médiation immunitaire.
Comme pour d’autres inhibiteurs de l’HMG-CoA réductase, le taux de cas rapportés de rhabdomyolyse au cours de la phase de postcommercialisation est plus élevé à la dose approuvée la plus forte (voir MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
Troubles hématologiques : Des cas de thrombocytopénie ont été rapportés avec la rosuvastatine.
Troubles hépatobiliaires : Très rares : ictère, hépatite
Troubles du système nerveux : Très rares : perte de mémoire, fréquence inconnue : neuropathie périphérique
Troubles endocriniens : Des cas d’augmentation de la glycémie à jeun et du taux d’HbA1c ont été signalés avec la rosuvastatine.
Autres : Rares : pancréatite; Très rares : gynécomastie
Les effets indésirables suivants ont été signalés à l’emploi de certaines statines :
Troubles du sommeil, incluant insomnie et cauchemars.
Troubles de l’humeur, incluant dépression.
Insuffisance hépatique mortelle et non mortelle.
Des cas de dysfonction érectile ont été signalés à l’emploi de statines.
Pneumopathie interstitielle : De très rares cas de pneumopathie interstitielle ont été rapportés, en particulier pendant un traitement au long cours. Si on soupçonne l’apparition d’une pneumopathie interstitielle, on doit mettre fin au traitement par statine.
De rares cas d’insuffisance cognitive associée à l’emploi de toutes les statines ont été rapportés après la commercialisation (p. ex. pertes de mémoire, oublis, amnésie, troubles de la mémoire, confusion). Ces manifestations sont généralement non graves et réversibles après l’arrêt du traitement par statine, le délai avant l’apparition des symptômes (1 jour à plusieurs années après) et avant la disparition des symptômes (médiane de 3 semaines) étant varié.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Dans les essais cliniques sur la rosuvastatine (rosuvastatine calcique), il n’y a eu aucun signe d’effets accrus sur les muscles squelettiques lors de l’administration concomitante de rosuvastatine et d’un autre médicament. Cependant, tous les inhibiteurs de l’HMG-CoA réductase, y compris la rosuvastatine, risquent d’entraîner une augmentation liée à la dose des taux sériques de transaminases et de CK. Une hausse de l’incidence de myosite et de myopathie a été observée chez des patients prenant d’autres inhibiteurs de l’HMG-CoA réductase avec de la cyclosporine, des dérivés de l’acide fibrique (notamment le gemfibrozil), de l’acide nicotinique, des antifongiques de type azolé et des antibiotiques macrolides.
Inhibiteurs du cytochrome P450
Les données in vitro et in vivo indiquent qu’il n’y a pas d’interaction cliniquement importante entre la rosuvastatine (en tant que substrat, inhibiteur ou inducteur) et les isoenzymes du
cytochrome P450 (CYP). Par conséquent, le risque d’interactions est faible quand la rosuvastatine et des médicaments métabolisés par le cytochrome P450 sont administrés conjointement. L’élimination de la rosuvastatine ne dépend pas du métabolisme faisant intervenir le CYP 3A4 à un degré significatif sur le plan clinique. Cette observation a été confirmée dans des études portant sur des inhibiteurs connus du CYP 2C9, 2C19 et 3A4 (kétoconazole, fluconazole).
Inhibiteurs de la protéine de transport
La rosuvastatine tient lieu de substrat pour certaines protéines de transport, dont le transporteur de captation hépatique OATP1B1 et le transporteur de sortie BCRP. L’administration concomitante de rosuvastatine calcique et d’inhibiteurs de ces protéines de transport peut accroître les concentrations plasmatiques de rosuvastatine et ainsi, le risque de myopathie (voir MISES EN GARDE ET PRÉCAUTIONS, POSOLOGIE ET ADMINISTRATION, Considérations posologiques dans des cas particuliers et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament [Tableau 3]).
Traitement concomitant avec d’autres régulateurs du métabolisme des lipides
L’administration concomitante de fénofibrate et de rosuvastatine à 10 mg n’a pas entraîné de modification cliniquement significative des concentrations plasmatiques de l’un ou de l’autre de ces médicaments. En outre, on n’a pas observé de myopathie ni de hausse marquée de la CK (taux plus de 10 x LSN) dans une étude menée chez 128 patients qui ont reçu de la rosuvastatine à 10 mg, à 20 mg et à 40 mg en association avec de la niacine à libération prolongée ou dans une deuxième étude menée chez 103 patients qui ont reçu de la rosuvastatine à 5 mg et à 10 mg conjointement avec du fénofibrate. En se fondant sur les données susmentionnées, on n’a constaté aucune interaction pharmacocinétique ou pharmacodynamique. Aucune donnée avec les autres fibrates n’est disponible.
Selon les données de pharmacovigilance recueillies depuis leur commercialisation, le gemfibrozil, le fénofibrate, les autres fibrates et la niacine (acide nicotinique) administrés à des doses réduisant les lipides peuvent augmenter le risque de myopathie lorsque ces agents sont administrés en concomitance avec les inhibiteurs de l’HMG-CoA réductase, probablement parce qu’ils peuvent causer de la myopathie lorsqu’ils sont administrés seuls (voir MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires, Facteurs prédisposant à la myopathie ou à la rhabdomyolyse). Par conséquent, la prudence est de mise dans le cas des traitements d’association.
Traitements concomitants sans interaction cliniquement significative
Chélateurs des acides biliaires : La rosuvastatine peut être administrée avec un chélateur des acides biliaires (p. ex. la cholestyramine).
Ézétimibe : L’administration concomitante d’ézétimibe et de rosuvastatine a entraîné une hausse de 19 % de l’ASC de la rosuvastatine. Cette légère hausse n’est pas jugée importante sur le plan clinique.
Kétoconazole : La coadministration de kétoconazole et de rosuvastatine n’a entraîné aucune variation des concentrations plasmatiques de rosuvastatine.
Érythromycine : L’administration concomitante d’érythromycine et de rosuvastatine a entraîné de légères baisses des concentrations plasmatiques de rosuvastatine. Ces réductions n’ont pas été jugées importantes sur le plan clinique.
Fluconazole : L’administration concomitante de fluconazole et de rosuvastatine a entraîné une augmentation de 14 % de l’ASC de la rosuvastatine. Cette légère hausse n’a pas été jugée importante sur le plan clinique.
Digoxine : L’administration concomitante de digoxine et de rosuvastatine n’a pas entraîné d’interaction cliniquement significative.
Rifampicine : L’administration concomitante de rifampicine et de rosuvastatine n’a entraîné aucune variation des concentrations plasmatiques de rosuvastatine.
Autres médicaments : Bien que des études portant spécifiquement sur les interactions médicamenteuses n’aient pas été menées, la rosuvastatine a été étudiée chez plus de 5 300 patients dans des essais cliniques. De nombreux sujets prenaient divers médicaments, notamment des antihypertenseurs (bêta-bloquants, bloqueurs calciques, inhibiteurs de l’enzyme de conversion de l’angiotensine, antagonistes des récepteurs de l’angiotensine et diurétiques), des antidiabétiques (biguanides, sulfonylurées, inhibiteurs de l’alpha-glucosidase et thiazolidinediones) et des agents d’hormonothérapie substitutive. Or, aucune interaction d’importance clinique n’a été notée.
Interactions médicament-médicament
La liste de médicaments du Tableau 3 se base soit sur des rapports ou des études sur les interactions médicamenteuses, soit sur des interactions possibles dont la gravité et l’ampleur sont prévisibles (c.-à-d. celles qui constituent des contre-indications).
Tableau 3 Interactions médicament-médicament établies ou possibles
| Dénomination commune | Effet | Commentaire clinique |
Immuno- suppresseurs (y compris la cyclosporine) | La rosuvastatine à 10 mg et à 20 mg a été administrée à des patients ayant subi une greffe cardiaque (au moins 6 mois après la greffe). La médication concomitante consistait en cyclosporine, prednisone et azathioprine. Les résultats ont montré que la pharmacocinétique de la cyclosporine n’a pas été modifiée par la rosuvastatine. Toutefois, la cyclosporine a fait augmenter l’exposition générale à la rosuvastatine de 11 fois (Cmax) et de 7,1 fois (ASC0-24) comparativement aux données historiques compilées chez des sujets sains. | L’administration concomitante de la rosuvastatine et de cyclosporine est contre-indiquée (voir CONTRE-INDICATIONS). |
| Inhibiteurs de la protéase | L’administration concomitante de rosuvastatine et divers inhibiteurs de protéase y compris plusieurs en association avec le ritonavir, à des volontaires sains a entraîné les changements suivants du taux plasmatique de rosuvastatine : Atazanavir à 300 mg/ritonavir à 100 mg (1 f.p.j., 8 jours), rosuvastatine à 10 mg (dose unique); hausse de l’ASC(0-24) moyenne de la rosuvastatine d’environ 3,1 fois. Siméprévir à 150 mg (1 f.p.j., 7 jours), rosuvastatine à 10 mg (dose unique); hausse de la Cmax de la rosuvastatine d’environ 3,2 fois et de l’ASC de la rosuvastatine d’environ 2,8 fois. Lopinavir à 400 mg/ritonavir à 100 mg (2 f.p.j., 17 | En administration concomitante avec l’atazanavir/ le ritonavir ou le siméprevir, la dose de rosuvastatine ne doit pas dépasser 10 mg par jour. En administration concomitante avec le lopinavir/ritonavir, le darunavir/ritonavir ou le tipranavir/ritonavir, la dose de rosuvastatine ne doit pas dépasser 20 mg par jour |
| Dénomination commune | Effet | Commentaire clinique |
jours), rosuvastatine à 20 mg (1 f.p.j., 7 jours); hausse de l’ASC(0-24) moyenne de la rosuvastatine d’environ 2,1 fois. Darunavir à 600 mg/ritonavir à 100 mg (2 f.p.j., 7 jours), rosuvastatine à 10 mg (1 f.p.j., 7 jours); hausse de l’ASC(0-24) moyenne de la rosuvastatine d’environ 1,5 fois. Tipranavir à 500 mg/ritonavir à 200 mg (2 f.p.j., 11 jours), rosuvastatine à 10 mg (dose unique); hausse de l’ASC(0-24) moyenne de la rosuvastatine d’environ 1,4 fois. Fosamprénavir à 700 mg/ritonavir à 100 mg (1 f.p.j., 8 jours), rosuvastatine à 10 mg (dose unique); aucun changement significatif de l’ASC(0-24) moyenne de la rosuvastatine. |
| Dénomination commune | Effet | Commentaire clinique |
| Gemfibrozil | L’administration concomitante d’une dose unique de rosuvastatine (10 mg) à des volontaires sains qui prenaient déjà du gemfibrozil (600 mg 2 f.p.j.) a entraîné une hausse de la Cmax et de l’ASC moyennes de la rosuvastatine de 2,2 et de 1,9 fois, respectivement. | En raison d’un risque accru observé de myopathie/rhabdomyolyse, un traitement associant la rosuvastatine et le gemfibrozil doit être évité. S’ils sont utilisés ensemble, la dose de rosuvastatine ne doit pas dépasser 20 mg une fois par jour. |
| Clopidogrel | L’administration concomitante de rosuvastatine à 20 mg (dose unique) avec le clopidogrel à 300 mg (dose d’attaque), suivie de 75 mg après 24 heures, a entraîné une hausse de l’ASC moyenne de la rosuvastatine d’environ 2 fois. | En administration concomitante avec le clopidogrel, la dose de rosuvastatine ne doit pas dépasser 20 mg par jour. |
| Eltrombopag | L’administration concomitante de rosuvastatine calcique à 10 mg (dose unique) et d’eltrombopag à 75 mg (1 f.p.j., 5 jours) à des volontaires sains a entraîné une hausse de l’ASC moyenne de la rosuvastatine d’environ 1,6 fois. | En administration concomitante avec l’eltrombopag, la dose de rosuvastatine ne doit pas dépasser 20 mg par jour. |
| Dronédarone | L’administration concomitante de rosuvastatine et de dronédarone à 400 mg (2 f.p.j.) a entraîné une hausse de l’ASC moyenne de la rosuvastatine d’environ 1,4 fois. | En administration concomitante avec le dronédarone, la dose de rosuvastatine ne doit pas dépasser 20 mg par jour. |
| Itraconazole | L’administration concomitante de rosuvastatine à 10 mg (dose unique) et d’itraconazole à 200 mg (1 f.p.j., 5 jours) à des volontaires sains a entraîné une hausse de l’ASC moyenne de la rosuvastatine de 1,4 fois. | En administration concomitante avec l’itraconazole, la dose de rosuvastatine ne doit pas dépasser 20 mg par jour. |
| Anticoagulants coumariniques | Comme pour les autres inhibiteurs de l’HMG-CoA réductase, l’administration concomitante de rosuvastatine et | Il est recommandé de surveiller le RNI des patients sous coumariniques lors de |
| Dénomination commune | Effet | Commentaire clinique |
d’un coumarinique (p. ex. warfarine) est susceptible d’entraîner une augmentation du rapport normalisé international (RNI) par rapport à l’emploi d’un coumarinique seul. Chez des sujets sains, la l’administration concomitante de 40 mg de rosuvastatine (pendant 10 jours) et de 25 mg de warfarine (une seule dose) a entraîné un RNImax et une ASC du RNI moyens plus élevés que l’administration de warfarine seule. L’administration concomitante de rosuvastatine à 10 mg et à 80 mg à des patients soumis à un traitement stable par la warfarine a entraîné des augmentations cliniquement importantes du RNI (> 4; au départ : 2-3). On ignore le mécanisme de ce phénomène, mais il s’agit probablement d’une interaction pharmacodynamique avec la warfarine, car aucune différence pharmacocinétique pertinente n’a été observée pour l’un ou l’autre des médicaments. | l’instauration et de l’interruption du traitement par la rosuvastatine ou après un ajustement posologique. Par ailleurs, le traitement par la rosuvastatine n’a pas été associé à des saignements ni à des changements du RNI chez des patients ne prenant pas d’anticoagulant. | |
| Antiacides | La prise simultanée de rosuvastatine et d’une suspension antiacide contenant de l’hydroxyde d’aluminium et de l’hydroxyde de magnésium a fait baisser environ de moitié la concentration plasmatique de rosuvastatine. | La pertinence clinique de cette interaction n’a pas été examinée. Toutefois, l’effet a été atténué lorsque l’antiacide a été administré 2 heures après la rosuvastatine. Une telle interaction ne devrait pas être cliniquement pertinente si ce genre d’antiacide n’est pris que rarement. Si un patient prend souvent des antiacides, on doit lui conseiller de prendre la rosuvastatine à un moment de la journée où son besoin d’antiacide est peu probable. |
| Acide fusidique | Aucune étude portant sur les interactions médicamenteuses entre la rosuvastatine et l’acide fusidique n’a été menée. Comme avec les autres | L’administration concomitante de rosuvastatine avec l’acide fusidique doit être évitée. Il peut être approprié d’interrompre |
| Dénomination commune | Effet | Commentaire clinique |
| statines, les effets liés aux muscles, dont la rhabdomyolyse, ont été signalés dans le cadre des activités de pharmacovigilance lorsque la rosuvastatine et l’acide fusidique ont été administrés concomitance. | temporairement le traitement par la rosuvastatine si l’emploi de l’acide fusidique est nécessaire. | |
| Contraceptifs oraux | Lorsque la rosuvastatine (40 mg) a été administré en concomitance avec un contraceptif oral représentatif (éthinylœstradiol [35 μg] et norgestrel [180 μg les jours 1 à 7, 215 μg les jours 8 à 15, 250 μg les jours 16 à 21]), aucun affaiblissement de l’efficacité contraceptive n’a été observé. Par ailleurs, une hausse des concentrations plasmatiques (ASC) d’éthinylœstradiol (26 %) et de norgestrel (34 %) est survenue. | Ces hausses plasmatiques sont à considérer lors du choix des doses de contraceptifs oraux. |
Il faut ajuster la dose de Priva-ROSUVASTATIN lorsqu’il est nécessaire de l’administrer en concomitance avec des médicaments dont l’effet d’augmentation de l’exposition à la rosuvastatine est connu. Commencer par une dose uniquotidienne de 5 mg de Priva-ROSUVASTATIN si la hausse attendue de l’exposition (ASC) est d’environ 2 fois ou plus. La dose maximale quotidienne de Priva-ROSUVASTATIN doit être ajustée de manière à ce que l’exposition à la rosuvastatine n’excède pas celle que l’on attendrait d’une dose quotidienne de 40 mg de Priva-ROSUVASTATIN prise sans interaction médicamenteuse (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament [Tableau 3]).
Des études d’interaction médicament-médicament n’ont pas été menées chez les enfants (garçons et filles, au moins un an après l’apparition des premières règles, de 10 à 17 ans) atteints d’hypercholestérolémie familiale hétérozygote.
Interactions médicament-aliment
La rosuvastatine se prend avec ou sans aliments (voir POSOLOGIE ET
ADMINISTRATION).
Interactions médicament-plante médicinale
Baicaline : L’administration concomitante de baicaline (50 mg 3 f.p.j., 14 jours) et de rosuvastatine (20 mg, dose unique) a entraîné une baisse de 47 % de l’ASC de la rosuvastatine.
Silymarine (du chardon Marie) : L’administration concomitante de silymarine (140 mg 3 f.p.j., 5 jours) et de Priva-ROSUVASTATIN (10 mg, dose unique) n’a entraîné aucun changement à la concentration plasmatique de rosuvastatine.
POSOLOGIE ET ADMINISTRATION
Les patients doivent suivre un régime alimentaire hypocholestérolémiant standard au moins équivalent à la diète ATP III (recommandations du Adult Treatment Panel III) avant de commencer à prendre Priva-ROSUVASTATIN et doivent poursuivre avec ce régime tout au long du traitement par Priva-ROSUVASTATIN. Dans les cas appropriés, il convient d’instaurer un programme de contrôle du poids et d’exercice physique.
Avant d’entamer un traitement par Priva-ROSUVASTATIN, exclure les causes secondaires d’une hausse de la lipidémie. Un bilan lipidique doit aussi être effectué.
Priva-ROSUVASTATIN se prend le matin ou le soir, avec ou sans aliments.
Posologie recommandée et ajustement posologique
Adultes
Hypercholestérolémie
La gamme posologique de Priva-ROSUVASTATIN est de 5 à 40 mg par voie orale, une fois par jour. La dose initiale recommandée de Priva-ROSUVASTATIN, chez la plupart des patients, est de 10 mg par voie orale, une fois par jour. La dose de 10 mg suffit à assurer une bonne maîtrise de la lipidémie chez la plupart des patients. Au besoin, la posologie peut être ajustée à un intervalle de 2 à 4 semaines. La réponse maximale est habituellement atteinte au bout de 2 à 4 semaines et se maintient durant un traitement prolongé.
On peut envisager une dose initiale de 5 mg de Priva-ROSUVASTATIN une fois par jour dans les cas où des réductions moins marquées du C-LDL sont nécessaires ou chez les patients ayant des facteurs prédisposant à la myopathie (voir MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
Dans les cas où les patients passent à Priva-ROSUVASTATIN après avoir pris un autre inhibiteur de l’HMG-CoA réductase, il convient d’amorcer le traitement à une dose de 10 mg, même si les patients prenaient auparavant une forte dose de l’autre inhibiteur de l’HMG-CoA réductase. En présence d’une hypercholestérolémie grave, on peut envisager une dose de conversion de 20 mg de Priva-ROSUVASTATIN chez ces patients.
On peut envisager de commencer le traitement à une dose de 20 mg chez les patients atteints d’hypercholestérolémie grave (notamment d’hypercholestérolémie familiale). Ces patients doivent être suivis de près.
La dose de 40 mg une fois par jour ne doit être employée que dans les cas d’hypercholestérolémie grave si l’effet désiré n’est pas obtenu avec la dose de 20 mg et si les patients n’ont pas de facteurs prédisposant à la myopathie ou à la rhabdomyolyse (voir CONTRE-INDICATIONS). La consultation d’un spécialiste est recommandée quand le traitement à la dose de 40 mg est instauré.
La dose de Priva-ROSUVASTATIN doit être individualisée selon les valeurs initiales du C-LDL, du ratio CT/C-HDL et/ou des triglycérides, pour atteindre les valeurs lipidiques recommandées voulues à la dose la plus faible possible.
Prévention des événements cardiovasculaires majeurs
Il a été observé qu’une dose de 20 mg, administrée une fois par jour, abaisse le risque d’événements cardiovasculaires majeurs (voir ESSAIS CLINIQUES).
Considérations posologiques dans des cas particuliers
Insuffisance hépatique :
La gamme posologique habituelle s’applique aux cas d’insuffisance hépatique légère à modérée. Cependant, en présence d’insuffisance hépatique grave, une exposition générale accrue a été observée; la dose de Priva-ROSUVASTATIN ne doit donc pas dépasser 20 mg une fois par jour chez ces patients (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Troubles hépatiques/biliaires/pancréatiques et Insuffisance hépatique).
Insuffisance rénale :
La gamme posologique habituelle s’applique aux cas d’insuffisance rénale légère à modérée. Une exposition générale accrue à la rosuvastatine a été observée chez des patients atteints d’insuffisance rénale grave. En présence d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min/1,73 m2), la dose de Priva-ROSUVASTATIN doit être de 5 mg initialement et ne pas dépasser 10 mg une fois par jour (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Troubles rénaux, Insuffisance rénale).
Race :
Chez les patients asiatiques, la dose initiale de Priva-ROSUVASTATIN est de 5 mg une fois par jour. Au moment de décider du traitement, il faut tenir compte de la possibilité d’une plus grande exposition générale. La dose maximale de Priva-ROSUVASTATIN ne doit pas dépasser 20 mg une fois par jour (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers, Race).
Enfants (10-17 ans) :
Chez les enfants atteints d’hypercholestérolémie familiale hétérozygote, la dose initiale recommandée de Priva-ROSUVASTATIN est de 5 mg une fois par jour, par voie orale. La dose de Priva-ROSUVASTATIN doit être individualisée selon les valeurs initiales du C-LDL et l’objectif thérapeutique recommandé. La dose quotidienne maximale pour cette population de patients est de 10 mg.
L’innocuité et l’efficacité des doses de rosuvastatine supérieures à 20 mg n’ont pas fait l’objet d’études dans cette population.
L’expérience thérapeutique avec la rosuvastatine chez les enfants (âgés de 8 ans et plus) atteints d’hypercholestérolémie familiale homozygote se limite à 8 patients. L’emploi de la rosuvastatine dans cette population doit être supervisé par un spécialiste (voir MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers, Enfants).
Personnes âgées :
Aucun ajustement posologique n’est nécessaire chez les personnes âgées (voir MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers, Personnes âgées).
Polymorphismes génétiques :
Il a été démontré que les génotypes SLCO1B1 (OATP1B1) c.521CC et ABCG2 (BCRP) c.421AA sont associés à une hausse de l’exposition à la rosuvastatine (ASC) comparativement aux génotypes SLCO1B1 c.521TT et ABCG2 c.421CC. Pour les patients porteurs du génotype c.521CC ou c.421AA, une dose uniquotidienne maximale de 20 mg de Priva-ROSUVASTATIN est recommandée (voir MISES EN GARDE ET PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Cas particuliers).
Traitement concomitant :
La rosuvastatine tient lieu de substrat pour certaines protéines de transport (p. ex. OATP1B1 et BCRP). Le risque de myopathie (incluant la rhabdomyolyse) est accru lorsque Priva- ROSUVASTATIN est administré en concomitance avec certains médicaments qui pourraient augmenter les concentrations plasmatiques de la rosuvastatine en raison d’interactions avec ces protéines de transport (p. ex. la cyclosporine et certains inhibiteurs de la protéase, y compris les associations de ritonavir et d’atazanavir, de darunavir, de lopinavir et/ou de tipranavir, voir INTERACTIONS MÉDICAMENTEUSES). Lorsque cela est possible, il faut envisager
d’administrer d’autres médicaments et, si nécessaire, d’abandonner temporairement le traitement par la rosuvastatine. Dans les cas où il est impossible d’éviter l’administration de ces médicaments avec Priva-ROSUVASTATIN, il faut soupeser les bienfaits et les risques associés au traitement concomitant et aux ajustements posologiques de Priva-ROSUVASTATIN (voir MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Cas particuliers).
SURDOSAGE
Il n’y a pas de traitement spécifique du surdosage. En cas de surdosage, un traitement symptomatique s’impose ainsi que le maintien des fonctions vitales, au besoin. L’hémodialyse n’améliore pas l’élimination de la rosuvastatine de façon appréciable.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La rosuvastatine (rosuvastatine calcique) est un hypolipidémiant synthétique énantiomériquement pur, inhibiteur sélectif, puissant et compétitif de l’HMG-CoA (3-hydroxy-3- méthylglutarylcoenzyme A) réductase. Cette enzyme catalyse la transformation de l’HMG-CoA en mévalonate, qui constitue une étape limitante survenant au début de la biosynthèse du cholestérol.
Des études ont montré que la rosuvastatine réduit les taux plasmatiques de cholestérol et de lipoprotéines en inhibant l’action de l’HMG-CoA réductase et la synthèse du cholestérol dans le foie tout en augmentant le nombre de récepteurs des lipoprotéines de basse densité (LDL) à la surface des cellules hépatiques, ce qui a pour effet de stimuler le captage et le catabolisme des LDL. De plus, la rosuvastatine inhibe la synthèse hépatique des lipoprotéines de très basse densité (VLDL), ce qui réduit le nombre total de particules de VLDL et de LDL.
Pharmacodynamique
Des études épidémiologiques, cliniques et expérimentales ont établi qu’un taux élevé de C-LDL, un faible taux de C-HDL et un taux plasmatique élevé de TG favorisent l’athérosclérose chez l’humain et constituent des facteurs de risque de maladies cardiovasculaires. Certaines études ont aussi démontré que le ratio CT/C-HDL est le meilleur facteur de prédiction de maladie coronarienne. Par ailleurs, un taux élevé de C-HDL est associé à un risque cardiovasculaire réduit. Il a été démontré que les pharmacothérapies qui abaissent les taux de C-LDL ou de TG en augmentant simultanément le C-HDL donnent lieu à des réductions de la mortalité et de la morbidité cardiovasculaires.
Voir aussi PHARMACOLOGIE DÉTAILLÉE – Pharmacologie humaine.
Pharmacocinétique
Absorption :
La rosuvastatine se prend par voie orale, après quoi, la rosuvastatine, le principe actif, est rapidement absorbée. Elle atteint sa concentration plasmatique maximale 3 à 5 heures après l’administration.
Pour traiter une surdose médicamenteuse soupçonnée, communiquez immédiatement avec le centre antipoison de votre région.
La concentration maximale (Cmax) et l’aire sous la courbe des concentrations plasmatiques en fonction du temps (ASC) augmentent proportionnellement à la dose de rosuvastatine. La biodisponibilité absolue de la rosuvastatine est d’environ 20 %. Il n’y a aucune accumulation après des doses répétées. La rosuvastatine peut être administrée avec ou sans aliments. La prise du médicament le matin ou le soir n’a pas modifié le taux d’absorption de la rosuvastatine, ni sa capacité de réduire le C-LDL.
Distribution :
La rosuvastatine subit une extraction hépatique de premier passage, le foie étant le site principal de la synthèse du cholestérol et de l’élimination du C-LDL. À l’état d’équilibre, le volume moyen de distribution de la rosuvastatine est d’environ 134 litres. La rosuvastatine est liée à environ 90 % aux protéines plasmatiques, à l’albumine surtout. Cette liaison est réversible et indépendante des concentrations plasmatiques.
Métabolisme :
La rosuvastatine est peu métabolisée : environ 10 % d’une dose radiomarquée est récupérée sous forme de métabolites. Le métabolite principal est la N-desméthyl-rosuvastatine, formée principalement par le CYP 2C9. Dans des études in vitro, on a démontré que ce composé comptait pour la moitié environ de l’activité inhibitrice de la rosuvastatine sur l’HMG-CoA réductase. Plus de 87 % de l’activité inhibitrice sur l’HMG-CoA réductase dans la circulation est attribuable à la substance mère.
Excrétion :
Après l’administration d’une dose par voie orale, la rosuvastatine et ses métabolites sont principalement excrétés dans les fèces (90 %), et le reste dans l’urine. La partie récupérée dans les fèces se compose du médicament absorbé, des métabolites dans la bile et du médicament non absorbé. La demi-vie d’élimination (t½) de la rosuvastatine est d’environ 19 heures et n’augmente pas avec la dose.
Cas particuliers et états pathologiques:
Enfants (10-17 ans) :
L’âge ou le sexe n’a pas eu d’effet cliniquement pertinent sur la pharmacocinétique de la rosuvastatine chez les adultes. La pharmacocinétique de la rosuvastatine chez les enfants de 10 à 17 ans atteints d’hypercholestérolémie familiale hétérozygote était comparable à celle des volontaires adultes. Après l’administration d’une dose unique de rosuvastatine à 10 mg, les valeurs de la Cmax dans deux études menées auprès de volontaires adultes en bonne santé étaient de 5,8 ng/mL (n = 12) et de 3,8 ng/mL (n = 18) comparativement à 6,3 ng/mL (n = 6) chez les enfants atteints d’hypercholestérolémie familiale hétérozygote. Les valeurs de l’ASC(0-t) chez les volontaires adultes en bonne santé étaient de 45,9 ng·h/mL (n = 12) et de 31,6 ng·h/mL (n = 18) comparativement à 52,2 ng·h/mL chez les enfants atteints d’hypercholestérolémie familiale hétérozygote.
Race :
Une analyse de la pharmacocinétique de la rosuvastatine dans la population n’a révélé aucune différence importante sur le plan clinique entre les groupes de race blanche, de race noire, hispaniques et afro-caribéens. Cependant, des études portant sur la pharmacocinétique de la rosuvastatine, dont une menée en Amérique du Nord, ont montré, chez les sujets asiatiques, une augmentation de l’exposition médiane (ASC et Cmax) correspondant à peu près au double de celle observée dans le groupe témoin composé de sujets de race blanche (voir CONTRE-
INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers, Race et POSOLOGIE ET ADMINISTRATION, Race).
Polymorphismes génétiques :
La transformation des inhibiteurs de l’HMG-CoA réductase, dont la rosuvastatine, fait participer les protéines de transport OATP1B1 et BCRP. Chez les patients porteurs des polymorphismes génétiques SLCO1B1 (OATP1B1) et/ou ABCG2 (BCRP), il y a un risque d’exposition accrue à la rosuvastatine. Les polymorphismes individuels de SLCO1B1 c.521CC et ABCG2 c.421AA sont associés à une hausse d’environ 1,7 fois et 2,4 fois, respectivement, de l’exposition à la rosuvastatine (ASC), comparativement aux génotypes SLCO1B1 c.521TT ou ABCG2 c.421CC.
Dysbêtalipoprotéinémie primaire (hyperlipoprotéinémie de type III selon la classification de Fredrickson) :
Dans une étude multicentrique, randomisée, croisée et à double insu menée auprès de 32 patients (dont 27 portaient le génotype ε2/ε2 et 4 portaient la mutation apo E [Arg145Cys]) atteints de dysbêtalipoprotéinémie (type III selon la classification de Fredrickson), la rosuvastatine, administrée à raison de 10 ou de 20 mg par jour pendant 6 semaines, a réduit le C-non HDL (paramètre d’évaluation primaire) de 48 % (IC à 95 % : 45,6- 56,7) et de 56 % (IC à 95 % : 48,5- 61,4), respectivement. Aussi, la rosuvastatine à 10 et à 20 mg a respectivement réduit le CT (de 43 % et de 48 %), les TG (de 40 % et de 43 %), le C-VLDL + C-IDL (de 47 % et de 56 %), le C- LDL (de 54 % et de 57 %), le cholestérol des lipoprotéines résiduelles (de 56 % et de 65 %), l’apo E (de 43 % et de 43 %) en plus d’augmenter le C-HDL (de 10 % et de 11 %). L’effet de la rosuvastatine calcique sur la morbidité et la mortalité dans cette population de patients n’a pas été étudié.
CONSERVATION ET STABILITÉ
Garder entre 15 °C et 30 °C, à l’abri de l’humidité.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Formes pharmaceutiques et conditionnement
Priva-ROSUVASTATIN (rosuvastatine calcique) se présente sous forme de comprimés à 5 mg, à 10 mg, à 20 mg et à 40 mg (sous forme de rosuvastatine calcique).
Les comprimés Priva-ROSUVASTATIN à 5 mg sont des comprimés pelliculés jaunes, ronds, biconvexes, portant l’inscription gaufrée « IR » sur une face et « 5 » sur l'autre. Disponibles en flacons de PEHD de 100 comprimés.
Les comprimés Priva-ROSUVASTATIN à 10 mg sont des comprimés pelliculés ronds et biconvexes, de couleur pêche, portant l’inscription gaufrée « IR » sur une face et « 10 » sur l'autre. Disponibles en flacons de PEHD de 100 et 500 comprimés.
Les comprimés Priva-ROSUVASTATIN à 20 mg sont des comprimés pelliculés ronds et biconvexes, de couleur pêche, portant l’inscription gaufrée « IR » sur une face et « 20 » sur l'autre. Disponibles en flacons de PEHD de 100 et 500 comprimés.
Les comprimés Priva-ROSUVASTATIN à 40 mg sont des comprimés pelliculés de forme ovale et biconvexe, de couleur pêche, portant l’inscription gaufrée « IR » sur une face et « 40 » sur l'autre.Disponibles en flacons de PEHD de 100 et 500 comprimés.
Composition
Lactose monohydraté, cellulose microcristalline, crospovidone, oxyde de magnésium, dioxyde de silice colloïdal, stéarate de magnésium, hydroxypropyl méthylcellulose, triacétine, lactose, dioxyde de titane, laque AD&C rouge, laque AD&C jaune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES RENSEIGNEMENTS
PHARMACEUTIQUES
Substance médicamenteuse
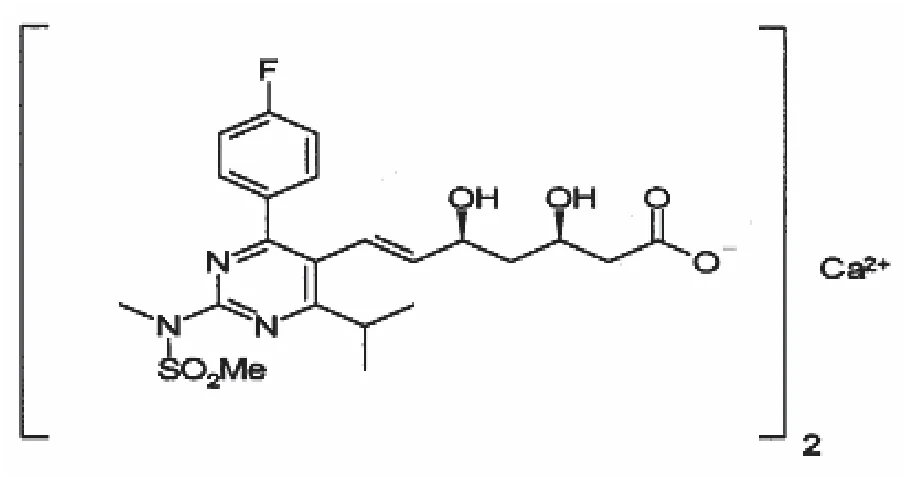
Dénomination commune : rosuvastatine calcique
Nom chimique : sel calcique de bis [acide (E)-7-[4-(4-fluorophényl)-6-isopropyl-
2[méthyl(méthylsulfonyl)amino]pyrimidine-5-yl] (3R,5S)-3,5- dihydroxyhepta-6-énoïque]
Formule moléculaire et masse moléculaire : (C22H27FN3O6S)2Ca et 1001,14 g/mol
Formule développée :
Propriétés physicochimiques :
La rosuvastatine calcique est une poudre blanche amorphe assez soluble dans l’eau et le méthanol, et légèrement soluble dans l’éthanol.
ESSAIS CLINIQUES
Une étude équilibrée de type croisée, à répartition aléatoire et à dose unique, comportant deux traitements, deux périodes et deux séquences a été menée en double insu auprès de 34 adultes asiatiques de sexe masculin, sains et à jeun, dans le but de comparer la bioéquivalence des comprimés Priva-ROSUVASTATIN à 40 mg de Pharmapar Inc. et les comprimés CRESTOR®
(rosuvastatine calcique) à 40 mg d’AstraZeneca Canada Inc.
TABLEAU RÉSUMANT LES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Rosuvastatine calcique (1 comprimé × 40 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | À l’étude* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
| ASC0-∞ (ng*h/mL) | 776,05 815,70 (32,93) | 781,75 818,37 (31,02) | 99,27 | 93,2 - 105,73 |
| ASC0-t (ng*h/mL) | 761,75 801,99 (33,55) | 768,02 805,31 (31,63) | 99,18 | 92,93 - 105,85 |
| Cmax (ng/mL) | 89,58 97,35 (44,13) | 91,84 99,43 (41,67) | 97,54 | 88,91 - 107,01 |
Tmax§ (h) | 4,50 (0,50-5,00) | 4,50 (0,50-5,00) | ||
| T½€ (h) | 14,51 (21,45) | 14,45 (18,70) | ||
* Priva-ROSUVASTATIN à 40 mg de Pharmapar Inc.
† Comprimés PrCRESTOR® (rosuvastatine calcique) à 40 mg d’AstraZeneca Canada Inc., achetés au Canada. § Exprimé uniquement sous forme de médiane (intervalle).
€ Exprimé uniquement en tant que moyenne arithmétique (CV en %).
Une étude équilibrée de type croisée, à répartition aléatoire et à dose unique, comportant deux traitements, deux périodes et deux séquences a été menée en double insu auprès de 35 adultes asiatiques de sexe masculin, sains et à jeun, dans le but de comparer la bioéquivalence des comprimés Priva-ROSUVASTATIN à 20 mg de Pharmapar Inc. et les comprimés PrCRESTOR® (rosuvastatine calcique) à 20 mg d’AstraZeneca Canada Inc.
TABLEAU RÉSUMANT LES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
* Priva-ROSUVASTATIN à 20 mg de Pharmapar Inc..
† Comprimés PrCRESTOR® (rosuvastatine calcique) à 40 mg d’AstraZeneca Canada Inc., achetés au Canada. § Exprimé uniquement sous forme de médiane (intervalle).
€ Exprimé uniquement en tant que moyenne arithmétique (CV en %).
Hypercholestérolémie
Adultes
Il a été démontré que la baisse du taux de cholestérol total, de C-LDL et d’apo B ainsi que du ratio CT/C-HDL réduit le risque de mortalité et d’événements cardiovasculaires.
Une amélioration significative du bilan lipidique par l’administration de rosuvastatine (rosuvastatine calcique) a été notée dans diverses affections dyslipidémiques. La rosuvastatine est hautement efficace pour réduire le CT et le C-LDL, les triglycérides et l’apolipoprotéine B de même que pour augmenter le C-HDL dans les cas d’hypercholestérolémie primaire (en présence ou non d’hypertriglycéridémie), d’hypercholestérolémie familiale et non familiale, d’hyperlipidémie mixte et en présence de diabète non insulinodépendant (DNID). La rosuvastatine calcique réduit également les ratios C-LDL/C-HDL, CT/C-HDL, C-non HDL/C-HDL et apo B/apo A1.
On a observé les réductions suivantes des valeurs de cholestérol total, de C-LDL, de TG et de ratio CT/C-HDL ainsi que les augmentations du C-HDL lors d’une étude sur la relation dose-réponse. Ces données peuvent servir de guide pour le traitement de l’hypercholestérolémie légère à modérée.
Rosuvastatine calcique (1 comprimé × 20 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | À l’étude* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
| ASC0-∞ (ng*h / mL) | 274,70 294,02 (39,31) | 283,99 301,84 (34,62) | 96,64 | 90,65 - 103,03 |
| ASC0-t (ng*h / mL) | 269,28 289,12 (40,21) | 279,67 297,45(34,64) | 96,19 | 90,15 - 102,64 |
| Cmax (ng/mL) | 28,58 30,65 (41,12) | 30,45 32,91 (37,62) | 93,64 | 85,82 -102,17 |
Tmax§ (h) | 4,50 (2,00-4,50) | 4,50 (1,00-4,50) | ||
T½€ (h) | 15,74 (23,01) | 15,28 (14,59) | ||
Tableau 4 Relation dose-réponse dans des cas d’hypercholestérolémie légère à modérée (pourcentage de changement moyen par rapport aux valeurs de départ)
Dose de rosuvastatine
calcique (mg/jour)
N
CT
C-LDL
TG
C-HDL
CT/C-HDL
Apo B
Placebo 13 -5 -7 -3 3 -8 -3 5 17 -33 -45 -35 13 -41 -38 10 17 -36 -52 -10 14 -43 -42 20 17 -40 -55 -23 8 -44 -46 40 18 -46 -63 -28 10 -51 -54
Études sur la gamme posologique
Dans les essais cliniques, la rosuvastatine (5 à 40 mg/jour) a corrigé les anomalies lipidiques dans une grande variété d’affections hyperlipidémiques et dyslipidémiques.
Dans une étude multicentrique et contrôlée par placebo, portant sur la gamme posologique et menée à double insu chez des patients atteints d’hypercholestérolémie légère à modérée (type IIa et IIb de la classification de Fredrickson), la rosuvastatine (administrée en dose quotidienne unique pendant 6 semaines) a significativement réduit le cholestérol total (33-46 %), le C-LDL (45-63 %), le ratio CT/C-HDL (41-51 %), l’apo B (38-54 %) et les TG (10-35 %) et augmenté le C-HDL (8-14 %) pour toute la gamme posologique. Environ 60 % de la réduction du C-LDL à 6 semaines a été atteinte dans la première semaine de traitement, tandis que 90 % de la réduction du C-LDL était atteinte au bout des 2 premières semaines de traitement.
Enfants (10-17 ans)
Dans une étude multicentrique, à double insu, contrôlée par placebo, d’une durée de 12 semaines (n = 176, soit 97 garçons et 79 filles), suivie d’une phase ouverte de 40 semaines à augmentation de la dose jusqu'à l'atteinte de l'objectif (n = 173, soit 96 garçons et 77 filles), des patients de 10-17 ans (stade de Tanner II-V, au moins un an après l’apparition des premières règles chez les filles) atteints d’hypercholestérolémie familiale hétérozygote1 ont pris 5, 10 ou 20 mg de rosuvastatine ou un placebo tous les jours pendant 12 semaines, puis la cohorte entière a pris de la rosuvastatine tous les jours pendant 40 semaines. À l’inscription, environ 30 % des patients étaient âgés de 10 à 13 ans, et environ 17 %, 18 %, 40 % et 25 % en étaient au stade de Tanner II, III, IV et V, respectivement.
La majorité des enfants, qui répondaient aux critères d’inclusion à l’étude présentaient, au départ, un C-LDL ≥ 4,9 mmol/L ou > 4,1 mmol/L et des antécédents familiaux de maladie cardiovasculaire prématurée.
Durant la phase à double insu de 12 semaines, la rosuvastatine a significativement réduit le taux de C-LDL, de cholestérol total et d’apo B. Les résultats sont présentés au Tableau 5.
1 Définie comme une anomalie génétique du récepteur des LDL ou de l’apoB étayée par une analyse de l’ADN ou par occurrence d’hypercholestérolémie familiale chez un parent du premier degré (c.-à-d. C-LDL > 4,9 mmol/L chez un adulte qui ne prend pas de statine, ou C-LDL > 2,5 mmol/L chez un adulte qui prend une statine; C-LDL > 4,1 mmol/L chez un enfant de moins de 18 ans qui ne prend pas de statine, ou C-LDL > 2,1 mmol/L chez un enfant de moins de 18 ans qui prend une statine).
Tableau 5 Effets hypolipidémiants de la rosuvastatine chez les enfants atteints
d’hypercholestérolémie familiale hétérozygote (changement en pourcentage selon la moyenne des moindres carrés entre le départ et la 12e semaine)
Dose de N C-LDL* C-HDL C-Total* TG C-non- ApoB * ApoA-1 rosuvastatine
(mg/jour)
HDL*
Placebo 46 -0,7 6,9 -0,0 5,1 -0,9 -1,7 2,8
5 42 -38,3 4,2 -29,9 0,3 -36,1 -31,7 1,8
10 44 -44,6 11,2 -34,2 -13,6 -43,0 -38,1 5,4
20 44 -50,0 8,9 -38,7 -8,1 -47, -40,7 4,0 * p < 0,001 vs placebo pour toutes les doses de rosuvastatine.
À la fin de la phase à double insu de 12 semaines, 12 %, 41 % et 41 % des patients traités par la rosuvastatine à 5, 10 et 20 mg, respectivement, ont atteint des valeurs du C-LDL de moins de 2,8 mmol/L (110 mg/dL).
À la fin de la phase ouverte de 40 semaines à augmentation de la dose jusqu'à l'atteinte de l'objectif, la posologie atteignant un maximum de 20 mg une fois par jour, les valeurs du C-LDL de 70 patients sur 173 (40,5 %) étaient de moins de 2,8 mmol/L (110 mg/dL).
L’efficacité prolongée de la rosuvastatine dans le traitement des enfants n’a pas fait l’objet d’études et, en conséquence, la réduction de la mortalité et de la morbidité à l’âge adulte n’a pas démontrée.
Durant la phase à double insu de 12 semaines, une hausse de la CK > 10 x LSN a été observée chez 4 des 130 (3,0 %) enfants traités par la rosuvastatine (2 sous 10 mg et 2 sous 20 mg), comparativement à 0 des 46 patients sous placebo. Une myopathie a été rapportée chez 2 patients du groupe rosuvastatine, un sous 10 mg et un sous 20 mg. Durant la phase ouverte de l’étude de 40 semaines à augmentation de la dose jusqu'à l'atteinte de l'objectif, on a augmenté à 20 mg la dose de rosuvastatine de 122 des 173 patients; après quoi, la CK de 4 d’entre eux (2,3 %) a augmenté pour atteindre un taux de plus de 10 x LSN (accompagnée ou non de symptômes musculaires). Tous les patients chez qui la CK avait augmenté ont soit poursuivi le traitement, soit l’ont repris après une interruption.
Une myalgie a été signalée chez 4 des 130 (3,0 %) enfants traités par rosuvastatine (1 sous 5 mg, 1 sous 10 mg et 2 sous 20 mg), comparativement à 0 enfant sur 46 qui prenaient le placebo durant la phase à double insu de 12 semaines. Durant la phase ouverte de l’étude de 40 semaines à augmentation de la dose jusqu'à l'atteinte de l'objectif, 5 enfants traités par rosuvastatine sur 173
(2,9 %) ont eu une myalgie.
Après 52 semaines de traitement dans le cadre de l’étude, bien que la fonction endocrinienne, telles les perturbations hormonales, n’ait pas été évaluée, la rosuvastatine n’a pas eu d’effet perceptible sur la croissance ni sur la maturation sexuelle (voir MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers, Enfants).
Prévention des événements cardiovasculaires majeurs
Dans l’étude JUPITER (Justification for the Use of Statins in Primary Prevention: An Intervention Trial Evaluating Rosuvastatin), 89 846 sujets n’ayant aucun antécédent de
maladie cardiovasculaire ont été recrutés et 17 802 d’entre eux (19,8 %) ont été randomisés à double insu pour recevoir de la rosuvastatine à raison de 20 mg une fois par jour (n = 8 901) ou un placebo (n = 8 901). Les participants ont été suivis pendant une période médiane de 1,9 an. Les principaux motifs d’exclusion des sujets étaient une concentration de C-LDL ≥ 3,3 mmol/L (52 %) ou un taux de protéine C-réactive à haute sensibilité (hsCRP) < 2 mg/L (36 %). La population de l’étude était composée de 11 001 hommes (≥ 50 ans) et de 6 801 femmes (≥ 60 ans) qui n’avaient aucun antécédent de maladie cardiovasculaire et qui présentaient des concentrations de C-LDL et de hsCRP < 3,3 mmol/L et ≥ 2 mg/L, respectivement. Environ 50 % de ces sujets entraient dans la catégorie de risque intermédiaire de Framingham (entre 10 et 20 %), et moins de 10 % se situaient dans la catégorie de risque élevé (> 20 %). La population englobait également un fort pourcentage de sujets présentant d’autres facteurs de risque tels qu’une hypertension (58 %), une faible concentration de C-HDL (23 %), un tabagisme (16 %), des antécédents familiaux de coronaropathie prématurée (12 %) ou un état prédiabétique (31 %). La plupart des sujets présentaient 2 (49 %) ou 3 (22 %) facteurs de risque coronarien au départ. L’étude JUPITER a été interrompue avant terme par le Data Safety Monitoring Board (soit le comité de surveillance des données sur l’innocuité) parce que les sujets traités par la rosuvastatine répondaient déjà aux règles d’arrêt prescrites au préalable concernant l’efficacité.
Le paramètre d’évaluation principal de l’étude était combiné; il évaluait le temps écoulé avant la première apparition de l’un ou l’autre des événements cardiovasculaires suivants : décès d’origine cardiovasculaire, infarctus du myocarde non mortel, AVC non mortel, angine de poitrine instable ou intervention de revascularisation artérielle.
Le traitement par la rosuvastatine calcique a significativement abaissé le risque d’événements cardiovasculaires (p < 0,001). Au moment où l’étude a prématurément pris fin (au terme d’un suivi médian de 1,9 an – le suivi le plus long ayant été de 5 ans), 142 et 252 événements s’étaient produits dans les groupes rosuvastatine et placebo, respectivement, soit une réduction du risque relatif de 44 % et une réduction du risque absolu de 1,23 % (voir Figure 1). Les bienfaits ont pu s’observer au cours des 6 premiers mois du traitement (p = 0,029).
Figure 1 Temps écoulé avant la première apparition d’un
événement cardiovasculaire majeur
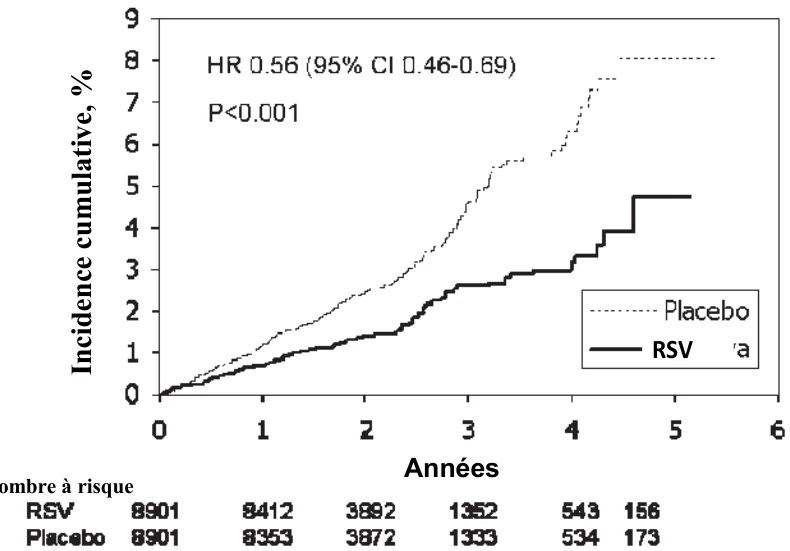
Le Tableau 6 présente les résultats relatifs au paramètre d’évaluation principal combiné et à chacun des événements le composant. La rosuvastatine a significativement abaissé le risque
RSV
Nombre à risque Années
d’infarctus du myocarde non mortel (p < 0,0001), d’AVC non mortel (p = 0,004) et d’intervention de revascularisation artérielle (p = 0,034). Aucune différence thérapeutique significative sur le plan statistique n’a été notée entre la rosuvastatine et le placebo pour ce qui est des décès d’origine cardiovasculaire et des hospitalisations en raison d’une angine de poitrine instable.
Tableau 6 Nombre de premières apparitions des événements du paramètre d’évaluation principal combiné, selon le groupe de traitement (population en IT) Rosuvastatine
n = 8901
n (%)
Placebo n = 8901
n (%)
Réduction du risque relatif£ (IC à 95 %)
Réduction du risqué absolu (%)
NPT pendant 1,9 an
PRINCIPAL
PARAMÈTRE
(combiné)
142 (1,6) 252 (2,83) 44 % (31, 54) 1,23 81
ÉVÉNEMENTS COMPOSANT LE PARAMÈTRE PRINCIPAL
Décès d’origine
CV∞
29 (0,33) 37 (0,42) 22 % (-27, 52) 0,09 1112
AVC non mortel 30 (0,34) 57 (0,64) 48 % (18, 66) 0,30 329 IM non mortel 21 (0,24) 61 (0,69) 66 % (44, 79) 0,45 222 Angine de poitrine
instable
15 (0,17) 27 (0,30) 45 % (-4, 71) 0,13 741
Revascularisation
artérielle
47 (0,53) 70 (0,79) 33 % (3, 54) 0,26 387
∞ Les décès d’origine CV désignent les IM mortels, les AVC mortels, les morts subites et les autres décès dont la cause a été jugée CV.
£ Les nombres négatifs traduisent une élévation du risque.
AVC = accident vasculaire cérébral; CV = cardiovasculaire; IC = intervalle de confiance; IM = infarctus du myocarde; IT = intention de traiter; NPT = nombre de patients à traiter.
La rosuvastatine a significativement abaissé le risque de survenue des événements composant le paramètre d’évaluation secondaire combiné de l’infarctus mortel et non mortel (RRI 0,46, IC à 95 % 0,30-0,70, p < 0,0002) (6 événements mortels et 62 événements non mortels chez les sujets sous placebo, par rapport à 9 événements mortels et à 22 événements non mortels chez les sujets traités par la rosuvastatine) de même que le risque de survenue des événements composant le paramètre d’évaluation secondaire combiné de l’AVC mortel et non mortel (RRI 0,52, IC à 95 % 0,34-0,79, p = 0,002) (6 événements mortels et 58 événements non mortels chez les sujets sous placebo, par rapport à 3 événements mortels et à 30 événements non mortels chez ceux traités par la rosuvastatine).
En général, la réduction du risque observée était semblable chez les nombreux sous-groupes définis au préalable selon les critères suivants au moment de l’admission des sujets à l’étude : l’âge, le sexe, la race, le tabagisme, les antécédents familiaux de maladie coronarienne prématurée, l’indice de masse corporelle, les concentrations de C-LDL et de C-HDL, le taux sérique de triglycérides, la glycémie à jeun (< 5,6 mM et ≥ 5,6 mM), le syndrome métabolique et le taux de hsCRP (supérieur ou inférieur à la médiane de 4,2 mg/L).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie humaine
La rosuvastatine (rosuvastatine calcique) réduit les taux élevés de cholestérol total (CT), de C-LDL et de TG et augmente le C-HDL dans les cas d’hypercholestérolémie familiale hétérozygote et homozygote, d’hypercholestérolémie non familiale et de dyslipidémie mixte. Dans ces affections, la rosuvastatine réduit aussi les taux d’apo B, de cholestérol non des HDL
(C-non HDL), de cholestérol des lipoprotéines de très basse densité (C-VLDL), de triglycérides des lipoprotéines de très basse densité (TG-VLDL), diminue les ratios C-LDL/C-HDL, CT/CHDL, C-non HDL/C-HDL, apo B/apo A1 et augmente les taux d’apo A1.
Une réponse au traitement par la rosuvastatine apparaît dans la première semaine. La réponse maximale est habituellement atteinte à 90 % après 2 semaines. En règle générale, la réponse maximale est obtenue en 4 semaines. Chez les sujets d’études cliniques, cette réponse s’est maintenue pendant un suivi atteignant jusqu’à 1 an.
Pharmacologie chez l’animal
On a montré que la rosuvastatine inhibe l’HMG-CoA réductase dans des microsomes isolés à partir du foie de rat et d’humain. Comme les autres statines, l’inhibition est compétitive avec l’HMG-CoA, mais non avec le NADPH. À l’aide d’un fragment cloné d’HMG-CoA réductase humaine, représentant le domaine catalytique, la constante d’inhibition (Ki) de la rosuvastatine a été estimée à 0,1 nM. L’inhibition du domaine catalytique s’est aussi révélée compétitive avec l’HMG-CoA, mais non avec le NADPH. Parmi les métabolites de la rosuvastatine décelés chez les humains et les espèces animales, seule la N-desméthyl-rosuvastatine a produit une inhibition notable de l’HMG- CoA réductase, de 2 à 7 fois inférieure à celle que produit la substance mère.
Dans les préparations primaires d’hépatocytes, on a constaté que la rosuvastatine inhibe la synthèse du cholestérol à partir de l’acétate. La CI50 de la rosuvastatine est environ 7 fois plus faible que celle de l’agent de comparaison le plus rapproché, l’atorvastatine, et 40 fois plus faible que celle de la pravastatine. La rosuvastatine n’a pas inhibé la synthèse du cholestérol à partir du mévalonate (produit de l’HMG-CoA réductase), ce qui montre l’absence d’effet sur les enzymes de la voie des stérols, en aval de l’HMG-CoA réductase. La rosuvastatine agit de façon hautement sélective au niveau des hépatocytes, par rapport à diverses cellules non hépatiques, y compris les myoblastes humains. Des études sur les taux de captage initial de la rosuvastatine par des hépatocytes de rat ont défini un degré élevé de la composante d’affinité du captage, dont la Km était de 9 mM. De plus, par rapport aux autres statines, la rosuvastatine est peu métabolisée par les enzymes du cytochrome P450. La puissance comparativement élevée de l’effet de la rosuvastatine sur les hépatocytes résulte peut- être de la combinaison d’une haute affinité pour le site actif de l’enzyme, du transport actif et des faibles taux de métabolisme. La haute sélectivité de cet agent pour les cellules hépatiques cadre avec son coefficient de partage octanol-eau ainsi qu’avec des données indiquant un mécanisme de transport actif dans les hépatocytes.
Une inhibition de la synthèse hépatique du cholestérol par la rosuvastatine a été notée chez le rat après son administration par voie orale. À des doses de 1 et de 5 mg/kg, l’HMG-CoA réductase hépatique était inhibée de 50 à 80 %. Le captage de la rosuvastatine plasmatique était plus élevé dans le foie que dans tout autre tissu. D’ailleurs, l’inhibition hépatique maximale après l’administration par voie orale coïncidait avec le pic de concentration plasmatique de la rosuvastatine. Par rapport aux autres statines, l’action de la rosuvastatine sur la synthèse hépatique du cholestérol a semblé relativement longue.
Chez le chien, le taux plasmatique de mévalonate a été rapidement réduit après l’administration de rosuvastatine par voie orale. La dose requise pour obtenir la moitié de la réduction maximale du mévalonate mesurée 4 heures après l’administration était semblable à la dose nécessaire pour inhiber 50 % du cholestérol hépatique chez le rat. L’administration de 3 mg/kg de rosuvastatine à des chiens une fois par jour pendant 14 jours a provoqué une baisse progressive du cholestérol total pouvant atteindre 26 %. Des effets hypocholestérolémiants stables ont aussi été observés chez le chien à des doses de 0,03 à 0,1 mg/kg de rosuvastatine pendant 3 mois. Par ailleurs, on a
observé une réduction des taux sériques de cholestérol et de lipoprotéines par la rosuvastatine chez le macaque cynomolgus. La rosuvastatine a réduit les VLDL et les LDL de façon dépendante de la dose et réduit le taux de production de VLDL chez deux souches de souris transgéniques hyperlipidémiques. Chez le lapin WHHL génétiquement hyperlipidémique, la rosuvastatine a réduit le cholestérol total et le cholestérol des LDL, de même que diminué l’étendue des lésions athéroscléreuses de l’aorte.
Les effets de la rosuvastatine observés in vitro et chez les modèles animaux s’accordent avec l’inhibition de l’HMG-CoA réductase hépatique comme mode d’action principal.
TOXICOLOGIE
Toxicité aiguë
Une faible toxicité aiguë de la rosuvastatine a été observée chez des rats et des chiens ayant reçu des doses uniques par voies orale et intraveineuse. Aucune mortalité n’a été observée chez le rat aux doses de 1000 mg/kg ou de 2000 mg/kg par voie orale. Aucun effet lié au traitement n’est survenu à ces deux doses, si ce n’est une perte pondérale à la dose de 2000 mg/kg. La principale manifestation clinique observée chez les chiens des deux sexes recevant 1000 mg/kg ou 2000 mg/kg par voie orale consistait en des vomissements le jour de la médication. Des changements biochimiques (augmentation des enzymes plasmatiques et baisse des lipides) et hématologiques (augmentation des leucocytes) ont été notés chez des chiens recevant une dose orale pouvant atteindre 2000 mg/kg. La dose de 500 mg/kg par voie intraveineuse a été létale chez 1 rat sur 1. Cependant, 2 rats recevant 250 mg/kg par voie intraveineuse ont présenté une légère hypopnée et de la faiblesse peu après l’administration, sans autre effet. Les résultats sont résumés ci-dessous :
Tableau 7 Études sur la toxicité aiguë de la rosuvastatine par voies orale et intraveineuse
Espèce Voie Doses pour un ou les
deux sexes (mg/kg) Morts
Rat Orale 1000 et 2000 0/1 à 1000 mg/kg;
0/2 à 2000 mg/kg Rat Intraveineuse 250 et 500 1/1 à 500 mg/kg;
0/2 à 250 mg/kg Rat Orale 1000 et 2000 0/12 à 1000 mg/kg;
0/12 à 2000 mg/kg Chien Orale 1000 et 2000 0/2 à 1000 mg/kg;
0/2 à 2000 mg/kg
Toxicité chronique et subaiguë
Les lésions aux organes cibles d’importance occasionnées par des doses multiples de rosuvastatine lors d’études sur la toxicité chez le rat (14 jours à 6 mois), la souris (2 à 13 semaines), le macaque cynomolgus (30 jours à 6 mois), le chien (14 jours à 12 mois) et le lapin (étude de toxicité sur le développement) sont résumées dans le tableau 8, ci-dessous.
Tableau 8 Rosuvastatine : organes cibles touchés lors d’études chez l’animal
| Souris | Rat | Macaque cynomolgus | Chien | Lapin |
Foie : poids accru et hypertrophie centrolobulaire | Foie : poids accru, éosinophilie, nécrose périportale et hypertrophie intralobulaire des canaux biliaires, hausse des enzymes plasmatiques hépatiques | Testicule : amincissement de l’épithélium spermatogène avec vacuolisation | Foie : hausse des enzymesplasmatiques hépatiques | Muscle squelettique : foyers de dégénérescence et de nécrose dans le myocarde périvasculaire et le tissu musculaire squelettique |
| Estomac (non glandulaire)** : hyperplasie de l’épithélium pavimenteux et hyperkératose de la muqueuse du préestomac | Estomac (non glandulaire)** : hyperplasie de l’épithélium pavimenteux et hyperkératose de la muqueuse du préestomac | Rein : nécrose épithéliale corticale du tubule avec régénération | Vésicule biliaire : hémorragie, œdème et/ou infiltration de cellules inflammatoires dans le chorion de la muqueuse | |
Vésicule biliaire* : hémorragie, œdème et/ou infiltration de cellules inflammatoires dans le chorion de la muqueuse | Cristallin*** : opacités ponctuées ou striées dans la partie antérieure du cristallin | |||
| Cerveau* : œdème, hémorragie et nécrose partielle des plexus choroïdes | ||||
| Testicule : dégénérescence et atrophie tubulaires |
* Changements survenus après l’administration de doses élevées et intolérables (250 mg/kg/jour [vésicule biliaire de souris], 90 mg/kg/jour [cerveau de chien]) ** Structure anatomique non pertinente chez l’humain
*** N’est pas une conséquence de la médication prolongée
Le Tableau 9 résume les changements néfastes importants observés lors d’études de toxicité chronique chez la souris (104 semaines), le rat (6 mois), le chien (12 mois), le macaque cynomolgus (6 mois) et le lapin (étude de toxicité sur le développement).
Tableau 9 Rosuvastatine : changements néfastes importants lors d’études sur la toxicité subaiguë et la toxicité chronique
Limite pour la dose sans effet néfaste observable : 40 mg
Espèces/Résultats
Dose sans
effet
(mg/kg/jour)
Dose toxique
minimale
(mg/kg/jour)
Cmax ajustée pour
la liaison aux
protéines (ng/mL)
ASC ajustée selon la liaison aux protéines
(ng•h/mL) Souris
Cancer du foie 60 200 19 4,9
Rat
Hyperkératose du
préestomac >20 >20 12 4
Taux plasmatiques
d’enzymes hépatiques >20 >20 12 4
Nécrose
hépatocellulaire 2 6 0,44 0,3
Nécrose musculaire 80 (étude de
2 ans)
80 (étude de
13 semaines) 26 6,5
Polypes utérins 60 80 23 5
Chien
Taux plasmatiques
d’enzymes hépatiques 3 6 3,9 4
Atrophie
hépatocellulaire 3 6 3,9 4
Hémorragie et œdème
de la vésicule biliaire 3 6 3,9 4
Opacité oculaire 15 30 19 2,4
Dégénérescence des
tubules testiculaires 30 90 33 20
Singe
Dégénérescence des
tubules testiculaires 10 30 2,3 4
Nécrose des tubules
rénaux 10 30 2,3 4
Lapin
Nécrose musculaire 1* 3* 0,2** Non disponible
* Études de tératologie sur le lapin ** Exposition déterminée à partir d’une étude toxicocinétique distincte
Le profil toxicologique de la rosuvastatine semble analogue à celui qui a été observé avec d’autres statines. Il découle de son action pharmacologique primaire, c.-à-d. l’inhibition de l’enzyme HMG-CoA réductase, qui entraîne une baisse de la synthèse du cholestérol.
Pouvoir cancérogène/mutagène
Dans une étude de 104 semaines sur le pouvoir cancérogène, des rats ont reçu des doses de 2, 20, 60 ou 80 mg/kg/jour. Une augmentation statistiquement significative de l’incidence de polypes utérins a été notée uniquement chez les femelles prenant la dose de 80 mg/kg/jour. Cette dose a produit une ASC0-24 environ 8 fois plus grande (après ajustement en fonction des différences de liaison aux protéines entre les espèces) que l’exposition plasmatique moyenne à l’état d’équilibre chez l’humain à la suite de la prise de 40 mg. L’augmentation de l’incidence de polypes observée aux doses de 2, 20 et 60 mg/kg/jour n’a pas été statistiquement différente de celle observée dans le groupe témoin qui n’a pas reçu de rosuvastatine. La dose de 60 mg/kg/jour a produit une ASC0-24 environ 5 fois plus grande (après ajustement en fonction des différences de liaison aux protéines entre les espèces) que l’exposition plasmatique moyenne à l’état d’équilibre chez l’humain à la suite de la prise de 40 mg. L’apparition de polypes utérins chez les rates âgées est bien connue. On les considère comme des tumeurs bénignes ou des lésions qualifiées de non cancéreuses chez l’humain.
Dans une étude de 107 semaines sur le pouvoir cancérogène, des souris ont reçu 10, 60, 200 ou 400 mg/kg/jour. La dose de 400 mg/kg/jour était mal tolérée, ce qui a entraîné la fin précoce de ce volet de l’étude. Une augmentation de l’incidence de carcinomes hépatocellulaires a été observée à 200 mg/kg/jour, tandis qu’une augmentation de l’incidence d’adénomes hépatocellulaires a été observée aux doses de 60 et de 200 mg/kg/jour. La dose de 200 mg/kg/jour a entraîné une ASC0-24 environ 37 fois plus grande (après ajustement en fonction des différences de liaison aux protéines entre les espèces) que l’exposition plasmatique moyenne à l’état d’équilibre chez l’humain à la suite de la prise de 40 mg. L’augmentation de l’incidence de tumeurs hépatocellulaires n’a pas été observée à la dose de 10 mg/kg/jour. La dose de 60 mg/kg/jour a entraîné une ASC0-24 environ 4,9 fois plus élevée (après ajustement en fonction des différences de liaison aux protéines entre les espèces) que l’exposition plasmatique moyenne à l’état d’équilibre chez l’humain à la suite de la prise de 40 mg. La survenue de ces manifestations hépatocellulaires est connue chez les rongeurs traités par des statines, sans que de tels effets n’aient été observés chez des humains.
In vitro, la rosuvastatine n’a pas présenté de propriété mutagène ou clastogène, avec ou sans activation métabolique, dans le test d’Ames sur Salmonella typhimurium et Escherichia coli, les lymphomes de souris L-5178y±, de même que l’épreuve des aberrations chromosomiques dans les cellules pulmonaires de hamster chinois. Le test du micronoyau réalisé in vivo chez la souris s’est avéré négatif pour la rosuvastatine.
Étude de tératologie et de reproduction
La toxicité de la rosuvastatine (dose allant jusqu'à 50 mg/kg/jour) sur la reproduction a été évaluée lors d’études sur la fertilité ainsi que le développement pré et post-natal. De légères réductions du gain pondéral maternel et de la consommation alimentaire ont été observées à la dose de 50 mg/kg/jour. La rosuvastatine n’a eu aucun effet néfaste sur l’accouplement, la fertilité des deux sexes, l’implantation et le maintien de la gestation, la morphologie et la survie des petits, lors de l’étude de fertilité effectuée à la dose de 50 mg/kg/jour. Dans une étude d’appréciation visuelle pré et post-natale chez des rates recevant au moins 75 mg/kg/jour, la survie des rejetons à la naissance a baissé aux doses de 125 et 150 mg/kg/jour, de même qu’au début de la lactation à 75 et 100 mg/kg/jour. Dans l’étude principale sur le développement pré et postnatal, la rosuvastatine n’a montré aucun effet néfaste sur la durée de la gestation, la mise bas et la lactation, chez les femelles des deux générations prenant la dose élevée de 50 mg/kg/jour. Faute de données sur les valeurs d’exposition plasmatique (ASC) des rates gravides, les comparaisons avec l’humain ont été effectuées d’après la dose reçue. Une dose de 50 mg/kg/jour revient à 90 fois la dose de 40 mg administrée à un humain de 70 kg.
Le potentiel de la rosuvastatine à causer des effets toxiques sur le développement a été examiné chez des rates gravides recevant jusqu’à 100 mg/kg/jour et des lapines gravides recevant jusqu’à 3 mg/kg/jour. Il a été démontré que la rosuvastatine n’était ni embryofœtolétale ni tératogène chez le rat. Lorsqu’une dose de 3 mg/kg/jour, toxique pour la mère, a été administrée à des lapines, l’examen des fœtus n’a révélé aucun signe de mortalité fœtale ni d’effet tératogène.
Dans l’ensemble, la rosuvastatine n’a présenté aucun effet toxique sur la reproduction ou le développement.
RÉFÉRENCES
- 1. Cooper KJ, Martin PD, Dane AL et al. The effect of fluconazole on the pharmacokinetics of rosuvastatin. Eur J Clin Pharmacol 2002;58:527-31.
- 2. Cooper KJ, Martin PD, Dane AL, Warwick MJ, Schneck DW, Cantarini MV. Effect of itraconazole on the pharmacokinetics of rosuvastatin. Clin Pharmacol Ther 2003;73:322- 9.
- 3. Davidson M, Ma P, Stein EA, Gotto A, Raza A, Chitra R, Hutchinson H. Comparison of effects on low-density lipoprotein cholesterol and high-density lipoprotein cholesterol with rosuvastatin versus atorvastatin in patients with Type IIa or IIb hypercholesterolemia. Am J Cardiol 2002;89:268-75.
- 4. Després JP, Lemieux I, Dagenais GR et al. HDL-cholesterol as a marker of coronary heart disease risk: the Québec cardiovascular study. Atherosclerosis 2000;153:263-72.
- 5.
Kannel W. The Framingham Study: ITS 50 Year Legacy and Future
Promise. J At heroscler Thromb 2000;6:60-6.
- 6.
Kinosian B, Glick H, Garland G. Cholesterol and Coronary Heart Disease:
Predicting Risks by Levels and Ratios. Ann Intern Med 1994;121:641-47.
- 7. Laaskonen R, Ojala JP, Tikanen MJ, Himberg JJ. Serum ubiquinone concentrations after short- and long-term treatment with HMG-CoA reductase inhibitors. Eur J Clin Pharmacol 1994;46:313-7.
- 8. Martin PD, Dane AL, Nwose OM, et al. No effect of age or gender on the pharmacokinetics of rosuvastatin: A new HMG-CoA reductase inhibitor. J Clin Pharmacol 2002;42(10):1116-21
- 9. Martin PD, Kemp J, Dane AL, et al. No effect of rosuvastatin on the pharmacokinetics of digoxin in healthy volunteers. J Clin Pharmacol 2002; 42(12):1352-7.
- 10.
Martin PD, Mitchell PD, Schneck DW. Pharmacodynamic effects and pharmacokinetics of a new HMG-CoA reductase inhibitor, rosuvastatin, after morning or evening administration in healthy volunteers. Br J Clin Pharmacol 2002;54(5):472-
7.
- 11. Martin PD, Warwick MJ, Dane AL, Cantarini MV. A double-blind, randomized, incomplete crossover trial to assess the dose proportionality of rosuvastatin in healthy volunteers. Clin Ther 2003;25:2215-24.
- 12. McTaggart F, Buckett L, Davidson R, et al. Preclinical and clinical pharmacology of rosuvastatin, a new 3-Hydroxy-3-Methylglutaryl Coenzyme A reductase inhibitor. Am J Cardiol 2001;87(Suppl):28B-32B.
- 13. Olsson AG, Pears J, McKellar J, Mizan J, Raza A. Effect of rosuvastatin on low-density lipoprotein cholesterol in patients with hypercholesterolemia. Am J Cardiol 2001;88(5):504-8.
- 14. Pasternak RC et al. ACC/AHA/NHLBI clinical advisory on the use and safety of statins. J Am Coll Cardiol 2002;40(3):564-72.
- 15. Ridker PM, Danielson ED, Fonseca FAH, Genest J, Gotto AM, Kastelein JJP, et al. Rosuvastatin to prevent vascular events in men and women with elevated C-reactive protein. N Engl J Med 2008;359(21):2195-207.
- 16. Rubins H, Robins SS, Collins D et al. Gemfibrozil for the secondary prevention of coronary heart disease in men with low levels of high-density lipoprotein cholesterol. N Engl J Med 1999;341:410-8.
- 17.
Monographie de produit, PrCrestor, AstraZeneca Canada Inc., Numéro de contrôle
181392, Date de révision : le 21 Avril 2015.