


Monographie de produit - Probuphine
1 INDICATION
PROBUPHINEMD (implant sous-cutané de chlorhydrate de buprénorphine) est indiqué pour la prise en charge de la dépendance aux opioïdes chez le patient dont l’état clinique est stable grâce à la buprénorphine administrée par voie sublinguale à une dose n’excédant pas 8 mg, en association avec un counseling et un soutien psychosocial.
PROBUPHINE (implant sous-cutané de chlorhydrate de buprénorphine) ne doit être mis en place et retiré que par un professionnel de la santé qui a suivi, en personne et avec succès, le programme de formation sur PROBUPHINE (voir POSOLOGIE ET ADMINISTRATION).
1.1 Enfants
Enfants (< 18 ans) : On ne dispose d’aucune donnée chez l’enfant. PROBUPHINE n’est pas indiqué chez l’enfant.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : On ne dispose d’aucune donnée chez la personne âgée. PROBUPHINE n’est pas indiqué chez la personne âgée. En règle générale, il faut faire preuve de prudence lors de l’emploi des médicaments chez les personnes âgées et il faut tenir compte de la fréquence accrue de dysfonctionnements hépatique, rénal, respiratoire et cardiaque, ainsi que des maladies et des traitements concomitants.
2 CONTRE-INDICATIONS
PROBUPHINE (implant sous-cutané de chlorhydrate de buprénorphine) est contre-indiqué chez :
- les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
- les patients atteints d’insuffisance respiratoire grave, de dépression respiratoire aiguë, d'une hausse des taux de dioxyde de carbone dans le sang ou de cœur pulmonaire
- les patients atteints d’insuffisance hépatique grave
- Les patients qui présentent une dépression grave du SNC, une pression céphalorachidienne ou intracrânienne accrue ou un traumatisme crânien
- les patients atteints d’alcoolisme aigu ou de delirium tremens
- les patients qui n’ont jamais reçu d’opioïdes
- les patients atteints de troubles convulsifs
- les patients qui présentent ou chez qui on soupçonne une occlusion gastro-intestinale mécanique (p. ex., occlusion ou sténoses intestinales) ou toute autre affection touchant le transit intestinal (p. ex., iléus de n'importe quel type)
- les patients atteints d’un syndrome du QT long congénital ou qui présentent au départ un allongement de l’intervalle QTc
- les patients qui présentent une hypokaliémie, une hypomagnésémie ou une hypocalcémie non maîtrisée
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- L’insertion et le retrait des implants PROBUPHINE (implant sous-cutané de chlorhydrate de buprénorphine) comportent un risque de migration, de protrusion ou d’expulsion de l’implant, ainsi que de lésion nerveuse (voir MISES EN GARDE ET PRÉCAUTIONS).
- À l’instar d’autres opioïdes, la buprénorphine comporte un risque d’usage abusif. Il faut surveiller les patients afin de reconnaître tout signe de détournement de ce produit ou d’aggravation de la dépendance aux opioïdes et à d’autres substances (voir MISES EN GARDE ET PRÉCAUTIONS).
- L’emploi prolongé d’opioïdes par la mère durant la grossesse peut causer un syndrome de sevrage des opioïdes pouvant menacer le pronostic vital chez le nouveau-né (voir MISES EN GARDE ET PRÉCAUTIONS, Femmes enceintes, Travail ou accouchement, Femmes qui allaitent).
- L’emploi prolongé d’opioïdes par la mère durant la grossesse peut causer une dépression respiratoire chez le nouveau-né (voir MISES EN GARDE ET PRÉCAUTIONS, Femmes enceintes, Travail ou accouchement, Femmes qui allaitent).
Allongement de l’intervalle QTc (voir CONTRE-INDICATIONS, MISES EN GARDE ET
PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
4 POSOLOGIE ET ADMINISTRATION
4.1 Renseignements pour le professionnel de la santé
Tout professionnel de la santé qui pratique l’insertion et/ou le retrait des implants PROBUPHINE doit avoir suivi, en personne et avec succès, un programme de formation exhaustif, et faire preuve de sa compétence à réaliser ce geste médical avant d’insérer ou de retirer ces implants.
Le professionnel de la santé qui souhaite participer au programme de formation menant à la certification doit avoir pratiqué au moins une intervention chirurgicale admissible au cours des 3 derniers mois.
Sont admissibles les interventions réalisées sous anesthésie locale dans des conditions d’asepsie et comportant au moins la réalisation d’incisions dans la peau ou de points de suture. PROBUPHINE est offert uniquement par l’intermédiaire d’un processus de distribution contrôlée.
Vous pouvez obtenir des renseignements sur les interventions d’insertion et de retrait des implants en composant le 1-844-483-5636.
4.2 Considérations posologiques
- PROBUPHINE (implant sous-cutané de chlorhydrate de buprénorphine) ne doit être inséré et retiré que par un professionnel de la santé qui a suivi, en personne et avec succès, le programme de formation sur PROBUPHINE.
Il faut soupeser les bienfaits par rapport aux risques pour le fœtus lorsqu’on envisage d’utiliser
PROBUPHINE chez la femme enceinte ou en âge de procréer. Les risques associés à l’utilisation de PROBUPHINE doivent être abordés avec la patiente. L’emploi d’une préparation permettant la modification de la dose pourrait être envisagé chez la femme enceinte (voir MISES EN GARDE ET PRÉCAUTIONS, Femmes enceintes).
- Pour se renseigner davantage au sujet du programme de formation sur PROBUPHINE, le médecin peut composer le numéro sans frais suivant : 1-844-483-5636.
- Les implants PROBUPHINE ne doivent être utilisés que chez les patients qui présentent une dépendance aux opioïdes et dont l’état clinique est stable grâce à une dose n’excédant pas 8 mg par jour de buprénorphine par voie sublinguale. Il faut assurer la surveillance étroite des patients à qui PROBUPHINE est prescrit dans un cadre d’intervention médicale, sociale et psychologique intégré à un programme exhaustif de traitement de la dépendance aux opioïdes.
- Une dose de PROBUPHINE requiert l’insertion de quatre implants sous-cutanés dans la face interne de la partie supérieure du bras; les implants sont laissés en place durant une période pouvant atteindre 6 mois, puis retirés.
4.3 Posologie recommandée et modification posologique
Chaque implant PROBUPHINE stérile, de couleur blanc cassé, en forme de bâtonnet lisse et souple composé d’un copolymère d'acétate de vinyle-éthylène (CAV/E) fait 26 mm de longueur et 2,5 mm de diamètre, et renferme 74,2 mg de buprénorphine (équivalant à 80 mg de chlorhydrate de buprénorphine).
Chaque dose de PROBUPHINE est constituée de quatre implants insérés sous la peau, dans la face interne de la partie supérieure du bras.
Les implants sous-cutanés PROBUPHINE doivent rester en place durant 6 mois et être retirés à la fin de cette période.
Si on souhaite poursuivre le traitement à la fin de la période de 6 mois, on doit mettre en place de nouveaux implants (dans le bras controlatéral) au moment où les anciens sont retirés. Si les nouveaux implants ne sont pas insérés le jour où les anciens sont retirés, le patient devrait recevoir de la buprénorphine par voie transmuqueuse correspondant à la dose qu’il recevait auparavant (c.-à-d. à la dose qu’il recevait avant l’insertion des implants PROBUPHINE) jusqu’à ce que de nouveaux implants PROBUPHINE soient insérés.
Après une insertion d’implants dans chaque bras, la majorité des patients devraient revenir à la dose de buprénorphine par voie sublinguale qu’ils recevaient auparavant (c.-à.-d. à la dose qu’ils recevaient avant l’insertion des implants PROBUPHINE) pour la poursuite du traitement. À l’heure actuelle, on ne possède pas d’expérience sur l’insertion d’implants additionnels à d’autres endroits du bras, soit ailleurs que la partie supérieure du bras ou encore au même endroit où des implants ont déjà été mis en place. Si la décision de poursuivre le traitement au-delà de deux périodes de 6 mois est prise, il convient de suivre les directives présentées à la section 4.4.3.
Bien que certains patients puissent avoir besoin, à l’occasion, d’une dose supplémentaire de buprénorphine, il ne faut pas leur remettre d’ordonnance de produits contenant de la buprénorphine par voie transmuqueuse à utiliser au besoin (PRN). Les patients qui ressentent le besoin de doses supplémentaires doivent plutôt être vus et évalués sans délai. Le recours continu à des doses supplémentaires de buprénorphine par voie transmuqueuse laisse penser que la quantité de buprénorphine libérée par les implants PROBUPHINE n’est pas adéquate pour un traitement d’entretien stable. Dans ce cas, il faut envisager l’administration d’autres produits de buprénorphine pour le traitement d’entretien.
Insuffisance hépatique
Les implants PROBUPHINE sont contre-indiqués en présence d’insuffisance hépatique grave et pourraient ne pas convenir aux patients atteints d’insuffisance hépatique modérée. L’effet de l’insuffisance hépatique sur le comportement pharmacocinétique de la buprénorphine sous forme d’implant (p. ex., PROBUPHINE) n’a pas été étudié, mais comme la buprénorphine est largement métabolisée, sa concentration plasmatique devrait être plus élevée en présence d’insuffisance hépatique modérée ou grave.
Insuffisance rénale
Aucun sujet atteint d’insuffisance rénale n’a été admis aux études cliniques portant sur PROBUPHINE.
4.4 Administration
4.4.1 Insertion des implants PROBUPHINE
Préparation
Avant d’insérer les implants PROBUPHINE, lire attentivement les instructions suivantes ainsi que les renseignements d’ordonnance complets. Veuillez confirmer :
- Que l’emploi de PROBUPHINE n’est pas contre-indiqué (voir CONTRE-INDICATIONS).
- Qu’une anamnèse et un examen physique ont bien été réalisés.
- Que le patient comprend les bienfaits et les risques liés au port des implants PROBUPHINE.
- Que le patient a reçu un exemplaire du feuillet de Renseignements pour les patients sur les médicaments inclus dans l’emballage.
- Que le patient n’est pas allergique à l’antiseptique et à l’anesthésique utilisés durant l’intervention.
Insertion des implants PROBUPHINE dans des conditions d’asepsie.
Il est recommandé de réunir le matériel suivant en vue de l’insertion des implants :
- Table d’examen sur laquelle le patient s’étendra
- Support pour instruments, plateau stérile
- Éclairage adéquat (p. ex., projecteur)
- Champ à fenêtre stérile
- Gants de latex sans talc stériles
- Tampons désinfectants
- Marqueur pour usage chirurgical
- Solution antiseptique (p. ex., chlorhexidine)
- Anesthésique local (p. ex., solution de lidocaïne à 1 % contenant 0,010 mg/mL d’épinéphrine)
- Seringue de 5 mL pourvue d’une aiguille de calibre 25 de 1,5 po
- Pince d’Adson à griffe simple
- Bistouri à lame nº15
- Ruban adhésif de ¼ po de largeur (bandes adhésives papillon; p. ex., sutures cutanées Steri-Strips)
- Compresses de gaze stérile 4 x 4 po
- Pansements adhésifs
- Bandage compressif de 3 po
- Adhésif liquide (p. ex., Mastisol)
- 1 pochoir en forme d’éventail (facultatif)
- 4 implants PROBUPHINE
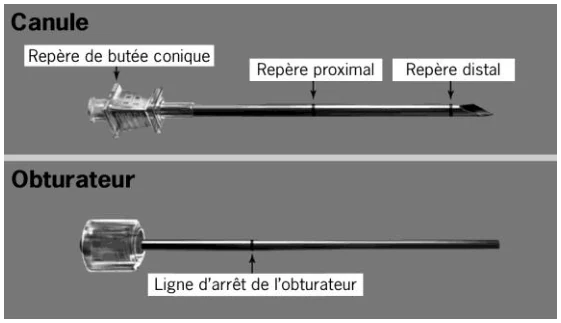
- 1 applicateur PROBUPHINE jetable (Figure 1)
L’applicateur et ses pièces sont illustrés à la Figure 1.
La bonne insertion des implants sous la peau rendra leur retrait plus facile. Les implants doivent être mis juste sous la peau de manière à éviter les gros vaisseaux sanguins du tissu sous-cutané profond. Si les implants sont mal insérés, dans le tissu profond par exemple, ils seront plus difficiles à retirer.
Figure 1
Insertion – Protocole opératoire
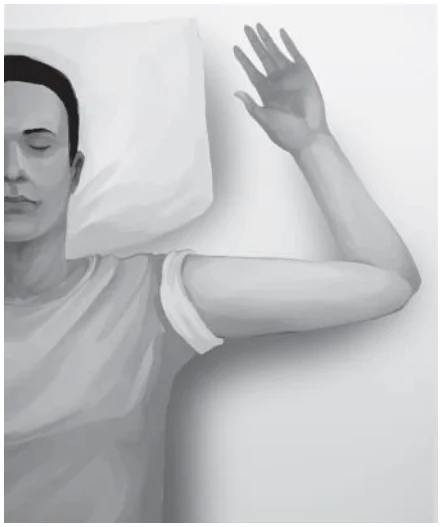
Étape 1. Le patient doit être étendu sur le dos, le bras qui recevra les implants doit être en rotation externe, coude fléchi, de manière à ce que sa main repose à côté de sa tête (Figure 2).
Figure 2
Étape 2. Repérer le point d’insertion, qui se trouve à la face interne de la partie supérieure du bras, de 8 à 10 cm (3 à 4 po) environ en amont de l’épitrochlée, dans le sillon entre le biceps et le triceps. Ce point peut être plus facile à repérer si le patient bande son biceps (Figure 3).
Figure 3 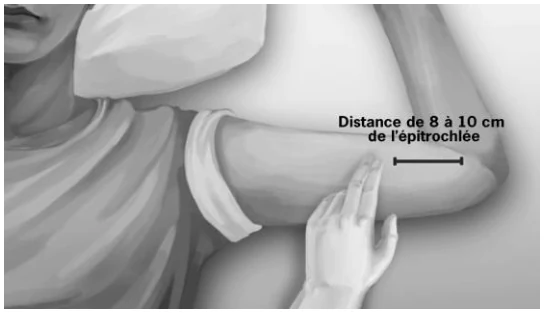
Étape 3. Nettoyer le point d’insertion avec un tampon désinfectant avant de tracer les repères sur la peau.
Remarque : Les étapes 4 et 5 peuvent être réalisées à l’aide du pochoir en forme d’éventail fourni séparément avec l’emballage.
Étape 4. Marquer le point d’insertion avec un marqueur pour usage chirurgical. Les implants seront insérés par une petite incision sous-cutanée de 2,5 à 3 mm.
Étape 5. Tracer au marqueur la position finale prévue de chaque implant en dessinant 4 lignes de 4 cm de longueur sur la peau. Les implants seront disposés en éventail serré à une distance de 4 à 6 mm les uns des autres, la partie évasée de l’éventail orientée vers l’épaule (Figure 4). Plus les implants seront proches les uns des autres, plus ils seront faciles à retirer plus tard. Correctement inséré, l’implant doit se trouver à une distance d’au moins 5 mm de l’incision.
Figure 4 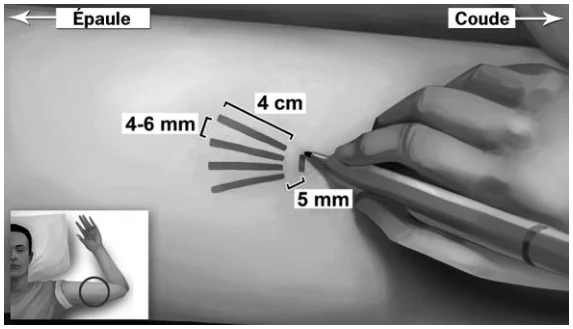
Étape 6. Enfiler des gants stériles.
Étape 7. En respectant les règles de l’asepsie, disposer le matériel stérile, les implants PROBUPHINE et l’applicateur sur le plateau stérile du support pour instruments. Les quatre implants seront insérés avec le même applicateur.
Étape 8. Vérifier le bon fonctionnement de l’applicateur en retirant l’obturateur de la canule et en le reverrouillant en place.
Étape 9. Désinfecter le champ opératoire (point d’insertion) avec une solution antiseptique (p. ex., chlorhexidine) en la badigeonnant délicatement dans un mouvement de va-et-vient horizontal et vertical durant 30 secondes. Si on désinfecte avec 3 applicateurs à tige, il faut utiliser les 3 applicateurs successivement en l’espace de 30 secondes. Laisser la peau sécher à l’air environ 30 secondes, sans l’éponger ni l’essuyer.
Étape 10. Poser le champ stérile sur le bras du patient.
Étape 11. Insensibiliser le champ opératoire en injectant un anesthésique local (p. ex., 5 mL de solution de lidocaïne à 1 % contenant 0,010 mg/mL d’épinéphrine) juste sous la peau, autour du point d’insertion et sur le tracé indiquant la position finale des implants.
Étape 12. Après avoir vérifié que l’anesthésie est adéquate et efficace, pratiquer une petite incision de 2,5 à 3 mm de longueur.
Étape 13. Soulever le bord de l’incision avec une pince d’Adson à griffe simple. Tout en appliquant une légère traction sur la peau dans le sens opposé, tenir l’applicateur légèrement incliné (pas plus de 20 degrés d’angle) pour en insérer l’extrémité dans l’espace sous-cutané (de 3 à 4 mm sous la surface de la peau), de façon que le repère de butée conique de la canule soit orienté vers le haut et visible, l’obturateur étant bien verrouillé dans la canule (Figure 5).
Figure 5 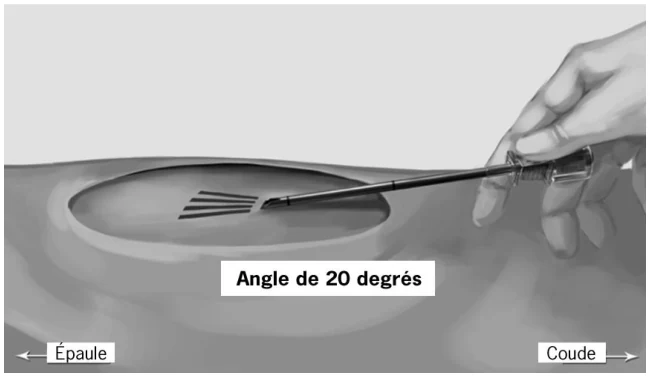
Étape 14. Ramener l’applicateur à l’horizontale, puis soulever la peau avec l’extrémité de l’applicateur sans retirer la canule du tissu conjonctif sous-cutané (Figure 6). Tout en continuant de soulever la peau, pousser délicatement l’applicateur sous la peau, le long de la ligne indiquant la position prévue du premier implant, jusqu’à ce que le repère proximal de la canule disparaisse dans l’incision (Figure 7).
Figure 6 Figure 7 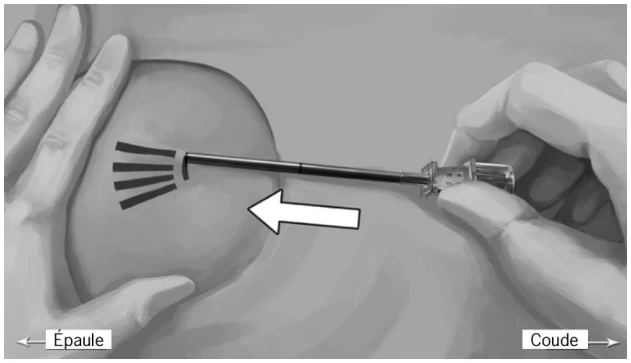
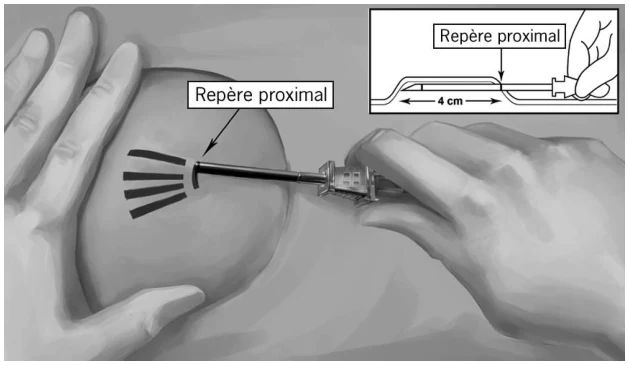
Étape 15. Tout en tenant la canule immobile, déverrouiller et retirer l’obturateur.
Étape 16. Glisser un implant dans la canule (Figure 8), remettre l’obturateur en place et pousser délicatement l’obturateur dans la canule (une faible résistance devrait se faire sentir) jusqu’à ce que la ligne d’arrêt de l’obturateur atteigne le repère de la butée conique, indiquant que l’implant se trouve à l’extrémité de la canule (Figure 9). Ne pas pousser l’implant plus loin avec l’obturateur. Correctement inséré, l’implant doit se trouver à une distance d’au moins 5 mm de l’incision.
Figure 8 Figure 9 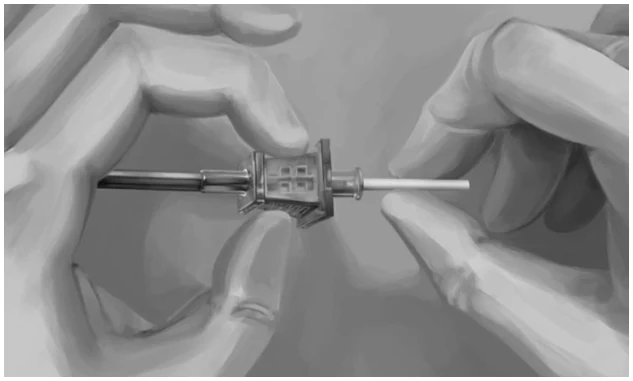
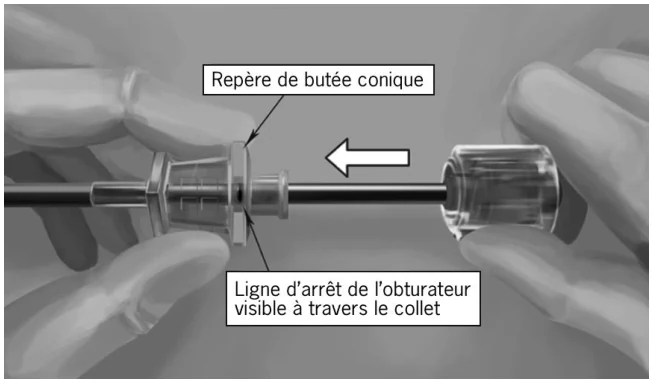
Étape 17. Tout en tenant l’obturateur immobile sur le bras du patient, faire reculer la canule en la glissant sur l’obturateur afin de déposer l’implant à l’endroit prévu (Figure 10). Remarque : Ne pas pousser l’obturateur. L’implant se déposera au bon endroit sous la peau si on retire la canule en la faisant glisser sur l’obturateur immobilisé sur le bras du patient.
Figure 10 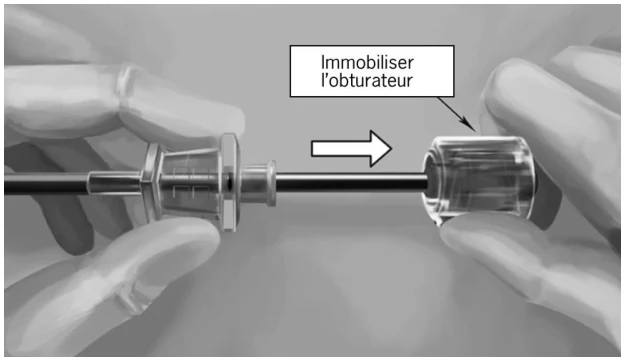
Étape 18. Retirer la canule jusqu’à ce que le collet arrive au même niveau que l’obturateur, puis tourner l’obturateur dans le sens horaire pour le verrouiller sur la canule (Figure 11). Retirer l’applicateur en orientant la pointe biseautée vers le haut, jusqu’à ce que le repère distal de la canule émerge de l’incision (la pointe de la canule doit demeurer dans l’espace sous-cutané).
Figure 11 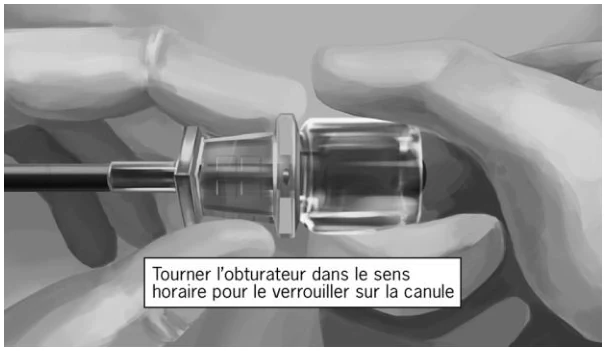
Étape 19. Réorienter l’applicateur pour le glisser délicatement le long de la ligne indiquant la position de l’implant suivant tout en stabilisant l’implant déjà en place avec l’index, pour le protéger de la pointe de la canule (Figure 12). Répéter les étapes 13 à 18 pour insérer les 3 autres implants par la même incision, en les disposant en éventail serré, leurs extrémités se trouvant à une distance de 4 à 6 mm les unes des autres. Retirer ensuite l’applicateur.
Figure 12 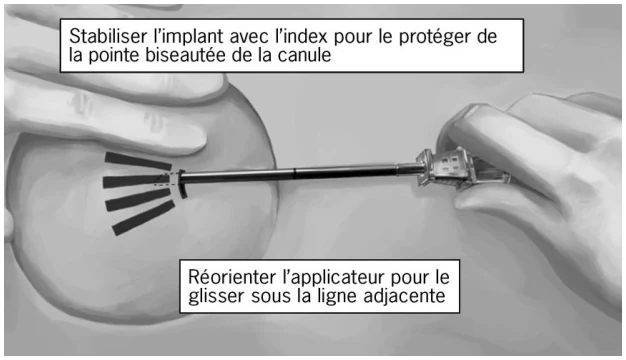
Étape 20. Toujours vérifier la présence et la position de chaque implant en palpant le bras du patient immédiatement après l’insertion. En palpant les deux extrémités de l’implant de 26 mm, on peut en confirmer la présence et l’intégrité (Figure 13). Si certains implants ne sont pas palpables ou en cas de doute, on doit recourir à d’autres techniques pour les situer. Voici les techniques appropriées : échographie réalisée avec un transducteur à réseau linéaire de haute fréquence (au moins 10 MHz) ou imagerie par résonance magnétique. Les implants PROBUPHINE ne sont pas radio-opaques et sont donc invisibles sur les images réalisées par radiographie classique ou tomodensitométrie.
S’il est établi qu’un implant a été inséré sous un fascia (dans le biceps), le retrait de l’implant doit être effectué par un médecin qualifié, dès que possible. Un implant de rechange doit être inséré à un autre endroit.
Figure 13
Étape 21. Appliquer une pression sur l’incision durant environ 5 minutes, s’il y a lieu.
Étape 22. Nettoyer l’incision. Appliquer un adhésif liquide sur les berges de l’incision et laisser sécher avant de fermer l’incision avec le ruban adhésif (bande papillon) de ¼ po.
Étape 23. Couvrir la plaie avec un petit pansement adhésif.
Étape 24. Couvrir le champ opératoire avec une gaze stérile et appliquer un bandage de compression afin de réduire les ecchymoses au minimum. Le bandage de compression peut être retiré après 24 heures et le pansement adhésif, de 3 à 5 jours après l’intervention. 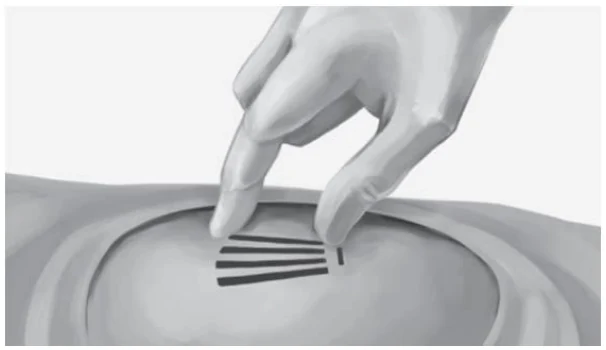
Étape 25. Remplir la carte d’identification du patient et la remettre au patient. Aussi, remplir l’étiquette pour le dossier du patient et l’apposer sur celui-ci ou en faire une numérisation pour l’ajouter au dossier médical électronique du patient. Remettre au patient le feuillet de renseignements pour les patients sur les médicaments et lui expliquer comment soigner la plaie.
Étape 26. L’applicateur est à usage unique. Jeter l’applicateur conformément aux directives sur les déchets biologiques dangereux.
Étape 27. Conseiller au patient d’appliquer de la glace sur son bras durant 40 minutes toutes les 2 heures au cours des 24 heures suivantes et au-delà de cette période s’il le faut.
Étape 28. Remplir le registre pour l’insertion et le retrait de PROBUPHINE.
EN CAS D’EXPULSION SPONTANÉE DE L’IMPLANT APRÈS SON INSERTION, SUIVRE LES ÉTAPES CI-DESSOUS :
- Dire au patient de prendre un rendez-vous avec le professionnel de la santé qui a procédé à l’insertion de l’implant dès que possible, ainsi qu’avec le médecin qui a prescrit le médicament, s’il ne s’agit pas de la même personne.
- Dire au patient de mettre l’implant dans un sac de plastique, de le conserver de façon sécuritaire hors de la portée des enfants, puis de l’apporter au cabinet du professionnel de la santé afin qu’il puisse déterminer si l’implant a été expulsé en entier.
Si le patient rapporte l’implant expulsé, le mesurer pour s’assurer qu’il a été expulsé en entier
(26 mm).
- Jeter l’implant conformément aux recommandations sur la mise au rebut des déchets médicamenteux biodangereux.
- Examiner l’incision pour déceler tout signe d’infection. En présence d’une infection, la traiter de façon appropriée et déterminer si les autres implants doivent être retirés.
- Si l‘implant expulsé n’est pas intact, palper le point d’insertion afin de déterminer l’endroit où se trouve toute portion d’implant qui n’a pas été expulsée.
- Retirer la portion d’implant non expulsée en suivant la technique de retrait décrite ci-dessous.
- Appeler au 1-844-483-5636 pour obtenir une nouvelle trousse renfermant 4 implants et les instructions sur le retour des implants non utilisés.
- Le médecin prescripteur doit surveiller étroitement le patient jusqu’au remplacement de l’implant afin de déceler tout signe de sevrage ou signe clinique indiquant qu’il pourrait être nécessaire d’administrer un supplément de buprénorphine par voie transmuqueuse.
- Prendre un rendez-vous pour l’insertion de l’implant ou des implants de remplacement.
- Insérer l’implant ou les implants de remplacement dans le même bras, dans la zone médiale ou latérale des implants encore en place. Autrement, l’implant ou les implants peuvent être insérés dans le bras controlatéral.
- Remplir une nouvelle carte d’identification du patient et une nouvelle étiquette pour le dossier du patient et inscrire le nouveau numéro de lot dans le registre pour l’insertion et le retrait de PROBUPHINE.
4.4.2 Retrait des implants PROBUPHINE
Avant de retirer les implants PROBUPHINE, lire attentivement les instructions à ce sujet.
Vérifier l’emplacement des implants en consultant l’étiquette de dossier du patient. L’emplacement précis des implants (il y en a 4) dans le bras doit être vérifié par palpation.
Si l’un ou l’autre des implants n’est pas palpable, on doit recourir à d’autres techniques pour les situer. Il faut impérativement localiser les implants non palpables avant toute tentative de retrait des implants. Voici les techniques appropriées : échographie réalisée avec un transducteur à réseau linéaire de haute fréquence (au moins 10 MHz) ou imagerie de résonance magnétique. Remarque : Les implants PROBUPHINE ne sont pas radio-opaques et sont donc invisibles sur les images réalisées par radiographie classique ou tomodensitométrie.
Tout implant non palpable doit être retiré suivant une technique échoguidée après sa localisation. La chirurgie exploratoire est fortement déconseillée si on ignore l’emplacement exact de tous les implants.
Le retrait d’implants situés plus profondément que sous la peau comporte un plus grand risque de lésion nerveuse et vasculaire. Comme il faut tenir compte de l’emplacement anatomique des structures nerveuses et vasculaires pour retirer les implants de site d’insertion profond, seul un professionnel de la santé connaissant l’anatomie du bras devrait pratiquer cette intervention.
Préparation
Avant de retirer les implants PROBUPHINE, confirmer :
- Que le patient n’est pas allergique à l’antiseptique et à l’anesthésique utilisés durant l’intervention. Les implants doivent être retirés dans des conditions d’asepsie.
Il est recommandé de réunir le matériel suivant en vue du retrait des implants :
- Table d’examen sur laquelle le patient s’étendra
- Support pour instruments
- Plateau stérile
- Éclairage adéquat (p. ex., projecteur)
- Champ à fenêtre stérile
- Gants de latex sans talc stériles
- Tampons désinfectants
- Solution antiseptique (p. ex., chlorhexidine)
- Marqueur pour usage chirurgical
- Anesthésique local (p. ex., solution de lidocaïne à 1 % contenant 0,010 mg/mL d’épinéphrine)
- Seringue de 5 mL pourvue d’une aiguille de calibre 25 de 1,5 po
- Pince d’Adson à griffe simple
- Pince hémostatique Mosquito
- 2 pinces hémostatiques à exérèse (pince hémostatique à anneau de 2,5 mm pour vasectomie)
- Ciseaux à iridectomie
- Porte-aiguille
- Bistouri à lame nº15
- Règle stérile
- Compresses de gaze stérile 4 x 4 po
- Pansements adhésifs
- Bandage compressif de 3 po
- Fil de suture (p. ex., ProleneMC 4-0 et aiguille tranchante FS-2) (peut être résorbable)
Retrait des implants – Protocole opératoire
Étape 1. Le patient doit être étendu sur le dos, le bras porteur des implants doit être en rotation externe, coude fléchi, de manière que sa main repose à côté de sa tête.
Étape 2. Confirmer de nouveau l’emplacement des implants par palpation.
Étape 3. Nettoyer le point d’extraction avec un tampon désinfectant avant de tracer les repères sur la peau.
Étape 4. Marquer l’emplacement des implants avec un marqueur pour usage chirurgical. Marquer également le tracé de l’incision parallèle à l’axe du bras, entre les deuxième et troisième implant (Figure 14).
Figure 14
Étape 5. Enfiler des gants stériles.
Étape 6. En respectant les règles de l’asepsie, disposer le matériel stérile sur le plateau stérile du support pour instruments.
Étape 7. Désinfecter le point d’extraction avec une solution antiseptique (p. ex., chlorhexidine) en la badigeonnant délicatement dans un mouvement de va-et-vient horizontal et vertical durant 30 secondes. Si on désinfecte avec 3 applicateurs à tige, il faut utiliser les 3 applicateurs 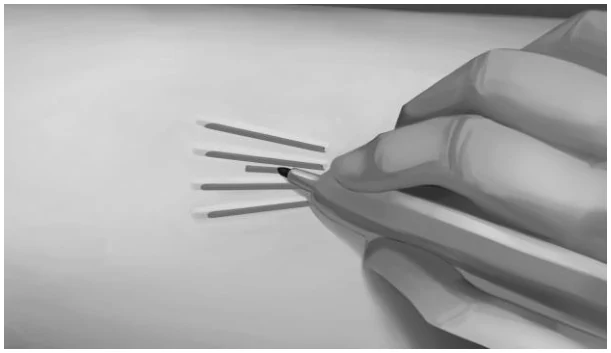
successivement en l’espace de 30 secondes. Laisser la peau sécher à l’air environ 30 secondes, sans l’éponger ni l’essuyer.
Étape 8. Poser le champ stérile sur le bras du patient.
Étape 9. Insensibiliser le champ opératoire et l’espace sous-cutané où se trouvent les implants en injectant un anesthésique local (p. ex., de 5 à 7 mL de solution de lidocaïne à 1 % contenant 0,010 mg/mL d’épinéphrine). On peut se servir d’aiguilles distinctes pour injecter l’anesthésique autour de l’incision et dans le tissu sous-cutané. REMARQUE : Prendre soin d’injecter l’anesthésique juste sous les implants afin de les faire remonter vers la peau et d’en faciliter le retrait.
Étape 10. Après avoir vérifié que l’anesthésie est adéquate et efficace, pratiquer une incision de 7 à 10 mm de longueur, parallèle à l’axe du bras, entre les deuxième et troisième implant.
Étape 11. Soulever le bord de l’incision avec une pince d’Adson à griffe simple et séparer les tissus au-dessus et en dessous du premier implant repéré avec des ciseaux à iridectomie ou une pince mosquito incurvée (Figure 15). Saisir l’implant par le milieu avec la pince à exérèse (à anneau) et exercer une légère traction. Faire jouer (ouvrir et fermer) les mâchoires des ciseaux à iridectomie ou de la pince Mosquito pour décoller le tissu fibreux (Figure 16). Si l’implant est encapsulé, disséquer au bistouri l’enveloppe fibreuse et le tissu qui l’entourent. Retirer l’implant.
Figure 15 Figure 16
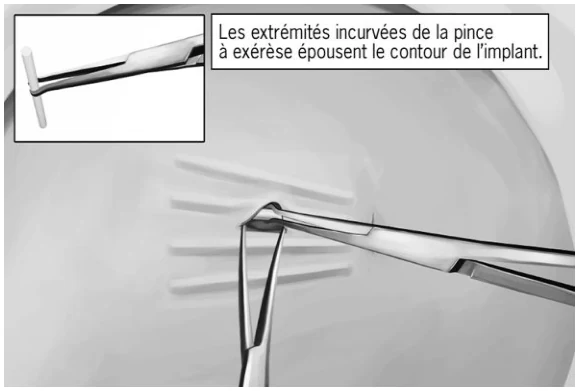
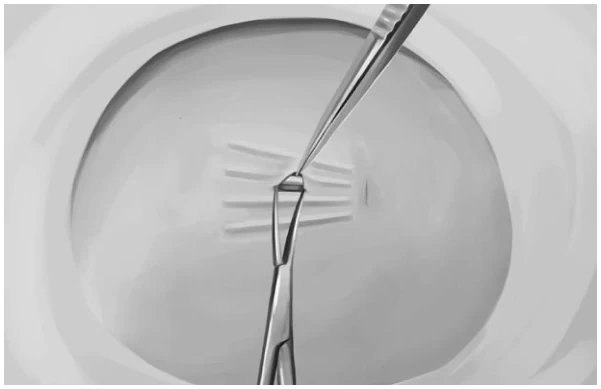
Étape 12. Retirer l’autre implant visible par la même incision. Il se peut que la peau se soulève (forme une tente) si le tissu avoisinant adhère encore à l’implant. Dans ce cas, exercer une légère traction sur l’implant tout en continuant de disséquer les tissus en amont et en aval jusqu’à ce que l’implant se libère. À cette étape, il peut être nécessaire de se servir de la deuxième pince à exérèse pour retirer l’implant. Si l’implant est encapsulé, disséquer au bistouri l’enveloppe fibreuse et le tissu qui l’entourent. Retirer l’implant.
Étape 13. Après le retrait d’un implant, mesurer sa longueur (qui doit être de 26 mm) pour confirmer qu’il a été retiré en entier. Si l’implant ne fait pas 26 mm, il faut retirer les morceaux manquants suivant la technique d’exérèse décrite précédemment. Répéter les étapes 11 à 13 pour retirer les deux derniers implants par la même incision. La vérification à l’œil nu n’est pas un moyen fiable de confirmer que l’implant a été retiré en entier. Il est important de mesurer l’implant pour s’assurer qu’il a été retiré en entier.
Étape 14. Après le retrait des quatre implants, nettoyer l’incision.
Étape 15. Suturer l’incision.
Étape 16. Couvrir la plaie avec un pansement adhésif.
Étape 17. Avec une compresse de gaze stérile, appliquer une légère pression sur l’incision durant environ 5 minutes pour assurer l’hémostase.
Étape 18. Appliquer une compresse de gaze stérile fraîche et un bandage de compression afin de réduire les ecchymoses au minimum. Le bandage de compression peut être retiré après 24 heures et le pansement adhésif, de 3 à 5 jours après l’intervention.
Étape 19. Expliquer au patient comment soigner sa plaie de façon aseptique. Conseiller au patient d’appliquer de la glace sur son bras durant 40 minutes toutes les 2 heures au cours des 24 heures suivantes et au-delà de cette période s’il le faut.
Étape 20. Fixer un rendez-vous pour le retrait des points.
Étape 21. Les implants retirés contiennent encore une quantité appréciable de buprénorphine. Il faut donc les manipuler de manière sécuritaire et les comptabiliser. Il faut jeter les implants PROBUPHINE conformément aux règlements sur la mise au rebut des déchets médicamenteux biodangereux.
Étape 22. Remplir le registre pour l’insertion et le retrait de PROBUPHINE.
Si un ou des implants ou fragments d’implant est ou sont laissés en place durant la tentative initiale de retrait, il faut les localiser par imagerie médicale dès que possible, puis tenter de retirer les implants ou fragments d’implant le même jour. Si l’imagerie de localisation et la deuxième tentative de retrait des implants ou fragments d’implant n’ont pas lieu le même jour que la tentative initiale de retrait, il faut suturer la plaie temporairement.
4.4.3 Poursuite du traitement : Insertion d’implants PROBUPHINE dans le bras controlatéral
Si on souhaite poursuivre le traitement à la fin de la période de 6 mois, on peut insérer de nouveaux implants en suivant le protocole d’insertion décrit précédemment afin de situer le point d’insertion approprié dans le bras controlatéral.
Si les nouveaux implants ne sont pas insérés le jour où les anciens sont retirés, le patient devrait recevoir de la buprénorphine par voie sublinguale à la dose qu’il recevait auparavant (c.-à-d. à la dose qu’il recevait avant l’insertion des implants PROBUPHINE) jusqu’à ce que de nouveaux implants PROBUPHINE soient insérés.
On ne possède pas d’expérience sur l’insertion de nouveaux implants au même endroit où des implants ont déjà été insérés ou à d’autres endroits du bras ayant déjà reçu des implants. La marche à suivre suivante ne doit être envisagée que si les bienfaits potentiels de la poursuite du traitement par PROBUPHINE pèsent davantage que les risques associés à de nouvelles interventions d’insertion et de retrait des implants, en tenant compte du besoin clinique du patient de poursuivre le traitement par voie sous-cutanée.
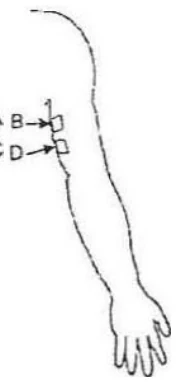
Si on souhaite poursuivre le traitement à la fin de la deuxième période de 6 mois, on peut insérer de nouveaux implants PROBUPHINE dans une zone indemne du bras opposé (Figure 17). La première série d’implants est insérée au point A, la deuxième au point B 6 mois plus tard, la troisième, au point C et la quatrième, au point D. Les points A et B devraient se situer à une distance de 8 à 10 cm environ du pli du coude, et les points C et D, plus près du pli du coude, à environ 1 cm en aval des points A et B. Il est important d’éviter de réutiliser les points où des implants ont déjà été insérés, car les effets de la cicatrisation et de la fibrose sur l’efficacité des implants PROBUPHINE ou l’innocuité de leur ré-insertion, n’ont pas été évalués dans des points déjà utilisés. L’utilisation d’implants au-delà de 24 mois (cinquième insertion) ne peut être recommandée à ce moment-ci.
Figure 17 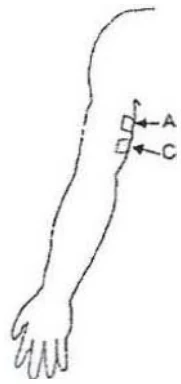
4.4.4 Suivi clinique
Examiner le point d’insertion une semaine après l’insertion des implants PROBUPHINE afin de dépister tout signe d’infection ou problème de guérison de la plaie, y compris tout signe d’extrusion de l’implant à travers la peau.
Il est recommandé dans la plupart des cas de revoir le patient au moins une fois par mois pour lui offrir des services de counseling et de soutien psychosocial.
5 SURDOSAGE
Tableau clinique
Les manifestations du surdosage aigu de buprénorphine peuvent comprendre le myosis, la coloration bleue ou violette des lèvres, la sédation, des battements cardiaques lents et la dépression respiratoire, et peuvent entraîner la mort. Les nausées et les vomissements sont également possibles.
Traitement du surdosage
En cas de surdosage, il faut d’abord et avant tout rétablir une respiration adéquate en assurant la perméabilité des voies respiratoires et entreprendre la ventilation assistée au besoin. Si la situation l’exige, prendre les autres mesures de soutien (apport d’oxygène, administration de vasopresseurs) en cas de collapsus circulatoire et d’œdème pulmonaire. Une surveillance électrocardiographique est recommandée. L’arrêt cardiaque et les arythmies exigent des soins spécialisés de réanimation.
La naloxone est un antagoniste des opioïdes et l’antidote spécifique en cas de dépression respiratoire causée par un surdosage d’opioïde. La naloxone peut être utile à la prise en charge du surdosage de buprénorphine. En raison de sa forte affinité pour les récepteurs des opioïdes µ, la buprénorphine empêche la naloxone de se fixer sur ces récepteurs. Il peut être nécessaire d’administrer la naloxone en dose plus élevée que la normale pour remédier à un surdosage.
Comme PROBUPHINE est un implant qui libérera sans interruption la buprénorphine dans la circulation sanguine, l’administration répétée de naloxone pourrait être nécessaire jusqu’à ce que la cause du surdosage soit établie. Le clinicien doit examiner la contribution possible de la buprénorphine, d’autres dépresseurs du SNC et d’autres opioïdes au tableau clinique qu’il observe, afin de décider si le retrait des implants est nécessaire. En cas d’urgence, un professionnel de la santé non certifié par le programme de formation sur PROBUPHINE peut retirer les implants.
Chez la personne présentant une dépendance physique aux opioïdes, l’administration de naloxone peut précipiter l’apparition d’un syndrome de sevrage aigu. La gravité du sevrage dépendra du degré de dépendance physique et de la dose de naloxone administrée. Si le patient présentant une dépendance physique est traité pour une dépression respiratoire grave, il faut faire preuve de prudence lors de l’administration de naloxone.
Contrairement au syndrome de sevrage des opioïdes aigu chez l’adulte, le syndrome de sevrage néonatal des opioïdes aigu peut menacer le pronostic vital du nouveau-né. L’administration de naloxone chez le nouveau-né exige une grande prudence afin d’éviter le déclenchement d’un syndrome de sevrage néonatal des opioïdes aigu iatrogène.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Chaque implant PROBUPHINE (implant sous-cutané de chlorhydrate de buprénorphine) stérile, de couleur blanc cassé, en forme de bâtonnet lisse et souple composé d’un copolymère d’acétate de vinyle-éthylène (CAV/E) fait 26 mm de longueur et 2,5 mm de diamètre, et renferme 80 mg de chlorhydrate de buprénorphine (équivalant à 74,2 mg de buprénorphine).
Chaque trousse PROBUPHINE contient 4 implants stériles emballés individuellement (soit 320 mg de chlorhydrate de buprénorphine au total, libérés sur une période de 6 mois) et un applicateur stérile jetable emballé individuellement.
7 MISES EN GARDE ET PRÉCAUTIONS
Consulter l’encadré « Mises en garde et précautions importantes » au début de la partie I : Renseignements pour le professionnel de la santé.
Généralités
PROBUPHINE (implant sous-cutané de chlorhydrate de buprénorphine) n’est recommandé que
Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
| Sous-cutanée | Implant sous-cutané stérile de chlorhydrate de buprénorphine dosé à 80 mg | Copolymère d'acétate de vinyle-éthylène (CAV/E) |
dans le traitement de la dépendance aux opioïdes et, à l’instar d’autres produits de substitution des opioïdes, doit être employé dans un cadre d’intervention médicale, sociale et psychologique intégré à un programme exhaustif de traitement de la dépendance aux opioïdes.
Risque de mésusage
PROBUPHINE contient de la buprénorphine, une substance inscrite à l’Annexe I qui comporte un risque d’usage abusif comme d’autres opioïdes. La buprénorphine est un produit recherché par les personnes qui ont des problèmes de consommation d’opioïdes et peut faire l’objet d’un détournement criminel.
L’usage abusif de la buprénorphine comporte un risque de surdosage et de mortalité. Ce risque est plus grand encore si la buprénorphine est consommée avec de l’alcool ou d’autres substances, plus particulièrement des benzodiazépines. Il faut donc tenir compte de ces risques et de l’adhésion du patient au traitement de sa dépendance aux opioïdes pour décider si les implants PROBUPHINE conviennent à ce patient.
La juste évaluation du patient, la réévaluation périodique du traitement, et la manipulation et l’entreposage appropriés des implants PROBUPHINE constituent de bons moyens de limiter le mésusage, l’usage abusif et le détournement des opioïdes.
Il faut suivre les patients qui reçoivent les implants PROBUPHINE et diriger ceux qui ont des comportements révélateurs de détournement des opioïdes ou d’aggravation de la dépendance aux opioïdes et à d’autres substances vers des spécialistes offrant une démarche de traitement des toxicomanies plus intensive et structurée.
Système cardiovasculaire
PROBUPHINE peut être une cause d’hypotension orthostatique chez le patient ambulatoire.
Allongement de l’intervalle QTc
Le traitement par les produits à base de buprénorphine a été associé à un allongement de l’intervalle QTc (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). PROBUPHINE a entraîné un allongement de l’intervalle QTc chez certains sujets ayant participé aux essais cliniques. PROBUPHINE ne doit pas être utilisé chez les patients qui ont des antécédents de syndrome du QT long, ou dont un membre de la famille immédiate est atteint de cette affection, ni chez les patients qui prennent des antiarythmiques de classe IA (p. ex., quinidine, procaïnamide, disopyramide), de classe IC (p. ex., flécaïnide, propafénone) ou de classe III (p. ex., amiodarone).
Un allongement de l’intervalle QTc peut entraîner un risque accru d’arythmies ventriculaires, notamment de torsades de pointes. La torsade de pointes est une tachyarythmie ventriculaire polymorphe. Généralement, le risque de torsade de pointes augmente avec l’ampleur de l’allongement de l’intervalle QTc provoqué par le médicament. La torsade de pointes peut être asymptomatique ou peut se manifester chez un patient par des étourdissements, des palpitations, une syncope ou des convulsions. Si elle persiste, la torsade de pointes peut évoluer vers une fibrillation ventriculaire et une mort cardiaque subite.
Il faut être particulièrement prudent lorsqu’on insère les implants PROBUPHINE chez des patients chez qui on soupçonne un risque accru de torsade de pointes lorsqu’ils sont traités par un médicament qui allonge l’intervalle QTc (voir INTERACTIONS MÉDICAMENTEUSES).
Au nombre des facteurs de risque de torsade de pointes dans la population en général, citons entre autres les suivants : le sexe féminin, l’âge ≥ 65 ans, l’allongement initial de l’intervalle QTc, la présence de variantes génétiques pathologiques touchant les canaux ioniques cardiaques ou des protéines régulatrices, en particulier celles associées au syndrome du QT long congénital, des antécédents familiaux de mort cardiaque subite avant l’âge de 50 ans, la présence d’une cardiopathie (p. ex., ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, cardiomyopathie ou trouble de la conduction), des antécédents d’arythmies, des déséquilibres électrolytiques (p. ex., hypokaliémie, hypomagnésémie, hypocalcémie) ou des troubles entraînant des déséquilibres électrolytiques (p. ex., vomissements persistants, troubles de l’alimentation), la bradycardie, des événements neurologiques aigus (p. ex., hémorragie intracrânienne ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme intracrânien), le diabète et la neuropathie autonome.
Les professionnels de la santé qui prescrivent des médicaments allongeant l’intervalle QTc devraient dispenser des conseils à leurs patients concernant la nature et les effets des changements électrocardiographiques, les maladies et troubles sous-jacents considérés comme des facteurs de risque, les interactions médicament-médicament démontrées et prévues, les symptômes évocateurs d’une arythmie, les stratégies de gestion du risque et d’autres renseignements touchant l’utilisation du médicament. Il faut conseiller au patient d’informer immédiatement son médecin s’il ressent un nouveau malaise ou une nouvelle douleur à la poitrine, un changement de ses battements cardiaques, des palpitations, des étourdissements ou une sensation de tête légère, s’il s’évanouit ou s’il commence à prendre de nouveaux médicaments ou modifie un traitement médicamenteux en cours.
Administration concomitante d’inhibiteurs de l’isoenzyme CYP3A4
L’administration concomitante de PROBUPHINE et d'inhibiteurs de l’isoenzyme CYP3A4, tels que ritonavir, kétoconazole, itraconazole, troléandomycine, clarithromycine, nelfinavir, néfazodone, vérapamil, diltiazem, amiodarone, amprénavir, fosamprénavir, aprépitant, fluconazole, érythromycine et jus de pamplemousse, peut entraîner une augmentation des concentrations plasmatiques de buprénorphine, et donc une toxicité liée à la dose, notamment une dépression respiratoire potentiellement mortelle et un allongement de l’intervalle QTc. Dans ce cas, il convient de porter une attention et une surveillance particulières aux patients (voir INTERACTIONS MÉDICAMENTEUSES).
Dépendance/Tolérance
La buprénorphine est un agoniste partiel du récepteur des opioïdes mu (µ) et son administration sur une longue période entraîne une dépendance physique aux opioïdes caractérisée par des manifestations de sevrage modérées en cas d’abandon soudain du traitement ou de réduction rapide de la dose. Le syndrome de sevrage est habituellement plus léger qu’après l’abandon d’agonistes complets et peut être d’apparition plus tardive.
Si le retrait des implants PROBUPHINE n’est pas suivi immédiatement (le même jour) de l’insertion de nouveaux implants, il convient d’administrer au patient la dose de buprénorphine qu’il recevait auparavant par voie sublinguale (c.-à-d. la dose qu’il recevait avant l’insertion des implants PROBUPHINE). Il faut surveiller l’apparition de symptômes de sevrage chez le patient qui décide d’abandonner PROBUPHINE et de ne pas prendre de buprénorphine par une autre voie. Le syndrome de sevrage peut se manifester par plusieurs ou l’ensemble des symptômes suivants : agitation, larmoiements, rhinorrhée, bâillements, sudation, frissons, myalgie et mydriase. Voici d’autres manifestations possibles : irritabilité, anxiété, dorsalgie, douleurs articulaires, faiblesse, crampes abdominales, insomnie, nausées, anorexie, vomissements, diarrhée et élévation de la tension artérielle, de la fréquence respiratoire et/ou de la fréquence cardiaque.
Conduite de véhicules et utilisation de machines
PROBUPHINE peut diminuer la capacité mentale ou physique d’accomplir des tâches pouvant être dangereuses, comme conduire un véhicule ou faire fonctionner une machine, surtout au cours de la période de 24 à 48 heures suivant l’insertion des premiers implants. Il faut déconseiller au patient de conduire un véhicule ou de faire fonctionner des machines dangereuses jusqu’à ce qu’il soit raisonnablement certain que les implants PROBUPHINE ne nuisent pas à sa capacité de se livrer à de telles activités.
Élévation de la pression intrarachidienne
À l’instar d’autres opioïdes, la buprénorphine peut occasionner une élévation de la pression du liquide céphalorachidien et est contre-indiquée chez le patient qui a des antécédents de convulsions, de blessure à la tête, de lésions intracrâniennes, ainsi qu’en présence de toute autre circonstance pouvant favoriser l’élévation de la pression intrarachidienne.
Élévation de la pression intracholédocienne
À l’instar d’autres opioïdes, la buprénorphine s’est révélée entraîner l’élévation de la pression dans le canal cholédoque et doit être employée avec prudence en présence de dysfonctionnement des voies biliaires.
Système endocrinien
Insuffisance surrénalienne
Des cas d’insuffisance surrénalienne ont été signalés lors de l’emploi des opioïdes, le plus souvent après plus d’un mois d’usage. Le tableau clinique de l’insuffisance surrénalienne peut comprendre des signes et des symptômes non spécifiques tels que les nausées, les vomissements, l’anorexie, la fatigue, la faiblesse, les étourdissements et l’hypotension. Si une insuffisance surrénalienne est soupçonnée, il faut confirmer le diagnostic dès que possible par des examens. Si un diagnostic d’insuffisance surrénalienne est posé, traiter au moyen de corticostéroïdes à des doses physiologiques de substitution. Procéder à un sevrage des opioïdes chez le patient afin que la fonction surrénalienne se normalise et continuer le traitement corticostéroïde jusqu’au rétablissement complet de celle-ci. D’autres opioïdes peuvent être mis à l’essai chez le patient, car des cas d’utilisation d’un opioïde différent sans récurrence de l’insuffisance surrénalienne ont été rapportés. Les données disponibles ne permettent pas d’établir qu’un opioïde en particulier soit plus susceptible que d’autres d’entraîner l’apparition de l’insuffisance surrénalienne.
Appareil digestif
La constipation est un effet secondaire fréquent des opioïdes. PROBUPHINE est contre-indiqué chez les patients qui présentent une occlusion gastro-intestinale mécanique (p. ex., occlusion ou sténoses intestinales) avérée ou soupçonnée, ou toute autre affection qui touche le transit intestinal (p. ex., iléus de tout type).
La buprénorphine peut masquer les manifestations ou l’évolution clinique des troubles abdominaux aigus et nuire à leur diagnostic.
Fonction hépatique/biliaire/pancréatique
Hépatite, troubles hépatiques
Des cas d’hépatite cytolytique et d’hépatite compliquée d’ictère ont été rapportés durant l’emploi de la buprénorphine par voie sublinguale en vue du traitement de la dépendance aux opioïdes, au cours des essais cliniques et dans le cadre de la pharmacovigilance.
Les anomalies rapportées vont de l’élévation passagère et asymptomatique des taux des transaminases (enzymes hépatiques) au décès, en passant par l’insuffisance hépatique, la nécrose hépatique, le syndrome hépatorénal et l’encéphalopathie hépatique. Dans de nombreux cas, des anomalies préexistantes des taux des enzymes hépatiques, une infection par les virus de l’hépatite B ou C, l’usage concomitant d’autres médicaments pouvant être hépatotoxiques et l’injection de substances illicites peuvent avoir causé ces événements ou y avoir contribué. Dans d’autres cas, on a manqué de données pour cerner la cause de l’anomalie. Il demeure possible que la buprénorphine ait causé l’apparition des anomalies hépatiques ou y ait contribué dans certains cas.
Il est recommandé de doser les enzymes hépatiques avant la mise en route du traitement afin d’obtenir des valeurs de référence. La surveillance périodique de la fonction hépatique est également recommandée durant le traitement.
L’évaluation des paramètres biologiques et la recherche des causes sont recommandées en présence d’anomalie hépatique présumée.
Chez les patients dont la fonction hépatique décline, il faut surveiller les effets indésirables pouvant découler d’une exposition plus importante à la buprénorphine. Le retrait des implants PROBUPHINE peut se révéler nécessaire chez ces patients (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance hépatique
Les implants PROBUPHINE sont contre-indiqués en présence d’insuffisance hépatique grave. Comme la dose de buprénorphine libérée ne peut pas être modifiée après l’insertion des implants PROBUPHINE, son emploi chez les patients atteints d’insuffisance hépatique modérée pourrait ne pas convenir.
En cas d’insuffisance hépatique modérée ou grave survenant après l’insertion d’implants PROBUPHINE, il faut surveiller l’apparition de manifestations de toxicité ou de surdosage imputables à la hausse du taux de buprénorphine; le retrait des implants PROBUPHINE peut se révéler nécessaire dans un tel cas (voir Populations particulières).
Système hématologique
Les patients traités par un anticoagulant tel que la warfarine ont été exclus des études cliniques pivots avec PROBUPHINE. L’emploi des implants PROBUPHINE chez ces patients commande la prudence.
Système immunitaire
Des réactions allergiques à la buprénorphine et/ou au copolymère d'acétate de vinyle-éthylène (CAV/E) peuvent survenir. Des cas d’hypersensibilité à la buprénorphine en comprimés sublinguaux ont été rapportés au cours des études cliniques et de la pharmacovigilance. On a également rapporté des cas de bronchospasme, d’œdème de Quincke et de choc anaphylactique. Les éruptions cutanées, l’urticaire et le prurit font partie des manifestations allergiques les plus fréquentes. Les antécédents d’hypersensibilité à la buprénorphine ou au CAV/E contre-indiquent l’emploi des implants PROBUPHINE.
Bris de l’implant
Le bris des implants PROBUPHINE après leur insertion chez le patient ne devrait pas entraîner d’effet sur le profil pharmacocinétique de la buprénorphine (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Au cours d’une étude non clinique réalisée chez le chien, de 30 à 40 % des implants des animaux traités par PROBUPHINE se sont brisés au cours du traitement. Cependant, ce bris n’a entraîné aucune différence significative dans les paramètres pharmacocinétiques de la buprénorphine chez ces animaux, bien que de légères différences quant à la réponse et au comportement tissulaires aient été relevées (voir TOXICOLOGIE NON CLINIQUE).
Système neurologique
Interactions avec les dépresseurs du système nerveux central (y compris les benzodiazépines et l’alcool)
PROBUPHINE doit être employé avec prudence lorsqu’il est administré avec d’autres analgésiques opioïdes, des anesthésiques généraux, des phénothiazines, d’autres tranquillisants, des sédatifs hypnotiques, des antidépresseurs, des antipsychotiques, des antihistaminiques, des benzodiazépines, des antiémétiques à action centrale et d’autres dépresseurs du SNC, car l’emploi concomitant pourrait entraîner une dépression respiratoire, de l’hypotension, une sédation profonde, voire le coma ou la mort. Si on envisage d’associer PROBUPHINE à l’un ou l’autre de ces agents, il faut songer à réduire la dose du dépresseur du SNC et surveiller étroitement l’état du patient. Il faut éviter de consommer de l’alcool durant le traitement par PROBUPHINE, car le risque de présenter de dangereux effets secondaires, y compris la mort, peut augmenter (voir CONTRE-INDICATIONS, EFFETS INDÉSIRABLES, Sédation, et INTERACTIONS MÉDICAMENTEUSES).
Des études d’observation ont permis de démontrer que l’emploi concomitant d’analgésiques opioïdes et de benzodiazépines augmente le risque de mortalité liée au médicament comparativement à l’utilisation d’analgésiques opioïdes seuls. Il est raisonnable de s’attendre à un risque du même ordre lors de l’emploi concomitant d’analgésiques opioïdes et d’autres dépresseurs du SNC, en raison de leurs propriétés pharmacologiques semblables à celles des benzodiazépines (voir INTERACTIONS MÉDICAMENTEUSES). Si la décision de prescrire une benzodiazépine ou un autre dépresseur du SNC en concomitance avec les implants PROBUPHINE est prise, veiller à prescrire les plus faibles doses efficaces pour la durée la plus courte possible. Chez les patients qui reçoivent déjà PROBUPHINE, prescrire une dose de benzodiazépine ou de dépresseur du SNC moins élevée que la dose initiale habituelle et l’augmenter selon la réponse clinique. Il faut être à l’affût des signes et des symptômes de dépression respiratoire et de sédation chez les patients.
Il convient d’informer le patient et les aidants des risques de dépression respiratoire et de sédation lors de l’emploi de PROBUPHINE en concomitance avec des benzodiazépines ou d’autres dépresseurs du SNC (y compris l’alcool et les drogues illicites). Il faut recommander au patient de ne pas conduire ni faire fonctionner de la machinerie lourde avant de connaître les effets du traitement associant PROBUPHINE et des benzodiazépines ou d’autres dépresseurs du SNC. Il importe d’informer les patients du risque de surdose et de mortalité associé à l’emploi concomitant d’autres dépresseurs du SNC, y compris l’alcool et les drogues illicites (voir INTERACTIONS MÉDICAMENTEUSES).
Utilisation chez les patients atteints de troubles convulsifs ou d’épilepsie
La buprénorphine contenue dans les implants PROBUPHINE peut aggraver les convulsions chez les patients atteints de troubles convulsifs et peut provoquer ou aggraver les crises d’épilepsie dans certains contextes cliniques. Par conséquent, PROBUPHINE ne doit pas être utilisé chez ces patients (voir CONTRE-INDICATIONS).
Syndrome sérotoninergique
La toxicité de la sérotonine, également connue sous le nom de syndrome sérotoninergique, est une condition potentiellement mortelle et a été rapportée avec la buprénorphine, y compris PROBUPHINE, en particulier lors d'une utilisation combinée avec d'autres médicaments sérotoninergiques (voir INTERACTIONS MÉDICAMENTEUSES).
La toxicité de la sérotonine est caractérisée par une excitation neuromusculaire, une stimulation autonome (par exemple tachycardie, rougissement) et un état mental altéré (par exemple anxiété, agitation, hypomanie). Conformément aux critères de Hunter, un diagnostic de toxicité de la sérotonine est probable lorsque, en présence d'au moins un agent sérotoninergique, l'un des éléments suivants est observé:
- Clonus spontané
- Clonus inductible ou clonus oculaire avec agitation ou diaphorèse
- Tremblements et hyperréflexie
- Hypertonie et température corporelle > 38°C et clonus oculaire ou clonus inductible.
Si un traitement concomitant par PROBUPHINE et d'autres agents sérotoninergiques est cliniquement justifié, une observation attentive du patient est recommandée, en particulier lors de l'initiation du traitement et des augmentations de dose (voir INTERACTIONS MÉDICAMENTEUSES). En cas de suspicion de toxicité sérotoninergique, l'arrêt des agents sérotoninergiques doit être envisagé.
Dépression respiratoire et dépression du système nerveux central (SNC)
Une dépression respiratoire cliniquement grave et la mort peuvent survenir durant l’emploi des implants PROBUPHINE. On a rapporté quelques cas de décès imputables à la dépression respiratoire, plus particulièrement après l’emploi de la buprénorphine en association avec des benzodiazépines, après l’administration d’une forte dose de buprénorphine à des sujets non accoutumés aux opioïdes ou après l’emploi concomitant de buprénorphine et d’autres dépresseurs comme l’alcool ou d’autres opioïdes. Il faut avertir le patient qui porte des implants PROBUPHINE du risque lié à l’automédication par les benzodiazépines ou d’autres dépresseurs du SNC, en particulier s’il abuse de PROBUPHINE (voir INTERACTIONS MÉDICAMENTEUSES).
PROBUPHINE ne doit pas être administré en présence d’états menaçant la fonction respiratoire (p. ex., maladie pulmonaire obstructive chronique, cœur pulmonaire, baisse de la réserve respiratoire, hypoxie, hypercapnie ou dépression respiratoire préexistante) (voir CONTRE-INDICATIONS).
Les opioïdes peuvent provoquer des troubles respiratoires liés au sommeil, notamment une apnée centrale du sommeil (ACS) et une hypoxémie liée au sommeil. L'utilisation d'opioïdes augmente le risque d’ACS d'une manière dose-dépendante. Chez les patients qui présentent une ACS, le retrait de PROBUPHINE peut être nécessaire.
L’exposition accidentelle à la buprénorphine peut causer une dépression respiratoire profonde, éventuellement mortelle, chez l’enfant. Il faut conseiller au patient de tenir les implants ou fragments d’implant expulsés hors de portée de tous, notamment des enfants.
Sevrage des opioïdes après l’abandon soudain de PROBUPHINE
La buprénorphine est un agoniste partiel du récepteur des opioïdes mu (µ) et son administration sur une longue période entraîne une dépendance physique aux opioïdes caractérisée par des manifestations de sevrage en cas d’abandon soudain du traitement ou de réduction rapide de la dose. Le syndrome de sevrage est plus léger qu’après l’abandon d’agonistes complets et peut être d’apparition plus tardive.
Si le retrait des implants PROBUPHINE n’est pas suivi immédiatement (le même jour) de l’insertion de nouveaux implants, il convient d’administrer au patient la dose de buprénorphine qu’il recevait auparavant par voie sublinguale jusqu’à ce que de nouveaux implants soient insérés (voir POSOLOGIE ET ADMINISTRATION). Chez le patient qui décide d’abandonner PROBUPHINE, il faut surveiller l’apparition de symptômes de sevrage et envisager l’administration de doses décroissantes de buprénorphine par voie transmuqueuse.
Syndrome précipité de sevrage des opioïdes
En raison de son activité agoniste partielle, la buprénorphine peut précipiter l’apparition des manifestations de sevrage des opioïdes chez les personnes qui ont une dépendance physique pour des agonistes complets des opioïdes tels que l’héroïne, la morphine ou la méthadone, tant que les effets de l’agoniste complet ne se dissipent pas entièrement. Il faut vérifier que le patient est dans un état clinique stable tandis qu’il reçoit de la buprénorphine par voie transmuqueuse et qu’il ne passe pas d’un traitement par des agonistes complets à PROBUPHINE (voir INDICATION).
Syndrome de sevrage néonatal des opioïdes
L’emploi prolongé d’opioïdes par la mère durant la grossesse peut causer un syndrome de sevrage des opioïdes chez le nouveau-né. Contrairement au syndrome de sevrage des opioïdes chez l’adulte, le syndrome de sevrage néonatal des opioïdes peut menacer la vie du nouveau-né.
Des manifestations de sevrage ont été rapportées chez des nouveau-nés issus de femmes qui avaient reçu de la buprénorphine durant la grossesse. Ces manifestations apparaissent entre 1 et 8 jours après la naissance, mais surviennent dès le premier jour de vie dans la plupart des cas (69 %). Le syndrome de sevrage néonatal des opioïdes se manifeste par les symptômes suivants : irritabilité, hyperactivité et anomalies du rythme sommeil-veille, cris stridents, tremblements, vomissements, diarrhée, convulsions et retard de gain pondéral. Les manifestations rapportées le plus souvent incluent les suivantes : pleurs anormaux, agitation, hypertonie, tremblements, myoclonie et convulsions.
Étant donné la longue demi-vie de la buprénorphine, il faut mettre le nouveau-né en observation durant plusieurs jours après sa naissance pour déceler un éventuel syndrome de sevrage néonatal des opioïdes.
Risques associés à l’emploi concomitant avec l’alcool, les benzodiazépines ou d’autres dépresseurs du SNC
Il faut éviter la consommation d’alcool en concomitance avec PROBUPHINE, car elle peut avoir des effets additifs dangereux et entraîner des lésions graves ou la mort (voir MISES EN GARDE ET PRÉCAUTIONS, Système neurologique, et INTERACTIONS MÉDICAMENTEUSES).
L’emploi concomitant d’opioïdes et de benzodiazépines ou d’autres dépresseurs du SNC, y compris l’alcool, peut entraîner une sédation profonde, une dépression respiratoire, le coma et la mort (voir MISES EN GARDE ET PRÉCAUTIONS, Système neurologique, et INTERACTIONS MÉDICAMENTEUSES).
- Prescrire PROBUPHINE en concomitance avec des benzodiazépines ou d’autres dépresseurs du SNC uniquement chez les patients à qui les options thérapeutiques de rechange ne conviennent pas.
- Il faut être à l’affût des signes et des symptômes de dépression respiratoire et de sédation chez les patients.
Risques liés au soulagement de la douleur aiguë survenant durant le port des implants
Le patient qui a reçu les implants PROBUPHINE peut se trouver dans une situation qui exige le soulagement d’une douleur aiguë ou une anesthésie. Dans la mesure du possible, il faut offrir un analgésique non opioïde au porteur d’implants PROBUPHINE. S’il a besoin d’un analgésique opioïde, le patient peut recevoir un agoniste complet à forte affinité sous la supervision d’un médecin qui prêtera une attention particulière à sa fonction respiratoire. Comme l’obtention de l’analgésie peut exiger l’emploi de doses plus élevées, l’administration d’un opioïde comporte un plus grand risque d’effet toxique. Si le protocole d’anesthésie exige l’emploi d’un opioïde, l’état du patient doit faire l’objet d’une surveillance continue assurée par du personnel qualifié en anesthésie et ne participant pas à l’aspect chirurgical ou diagnostique de l’intervention. Le traitement opioïde doit être offert par des personnes dûment formées dans l’usage des anesthésiques et la prise en charge des effets des opioïdes puissants sur la fonction respiratoire, plus particulièrement dans le rétablissement et la préservation de la perméabilité des voies aériennes ainsi que la ventilation assistée.
Fonction rénale
Le rein joue un rôle relativement peu important dans l’élimination globale de la buprénorphine; par conséquent, il n’est généralement pas nécessaire de fonder la posologie sur la fonction rénale. Cependant, les métabolites de la buprénorphine s’accumulent en présence d’insuffisance rénale de stade avancé. Il est donc recommandé d’employer la buprénorphine avec prudence chez le patient atteint d’insuffisance rénale grave (clairance de créatinine < 30 mL/min), pour modifier la posologie au besoin (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Complications graves suite à l’insertion et le retrait des implants PROBUPHINE
Des complications rares mais graves, notamment des lésions nerveuses et la migration d’implant pouvant s’emboliser et causer la mort, peuvent survenir si l’implant n’est pas correctement inséré dans la partie supérieure du bras. Parmi les autres complications possibles figurent la migration locale, la protrusion et l’expulsion de l’implant.
Il est impératif de placer les implants PROBUPHINE sous la peau, dans l’espace sous-cutané, de manière à pouvoir palper chaque implant après son insertion. Il est également impératif de confirmer par palpation que chaque implant est correctement placé immédiatement après son insertion. Si l’implant PROBUPHINE est inséré trop profondément (dans un muscle ou un fascia), des lésions nerveuses ou vasculaires peuvent survenir.
Une insertion incomplète ou l’infection du champ opératoire peut entraîner la protrusion ou l’expulsion de l’implant. La protrusion ou l’expulsion de l’implant peut occasionner une exposition accidentelle à PROBUPHINE.
L’implant peut être difficile à retirer s’il est inséré trop profondément, s’il n’est pas palpable ou s’il s’est déplacé. L’implant inséré trop profondément peut être difficile à trouver par la suite; son retrait peut alors exiger la réalisation d’interventions supplémentaires. Le retrait d’un implant inséré trop profondément peut entraîner des lésions aux structures nerveuses ou vasculaires profondes du bras (voir POSOLOGIE ET ADMINISTRATION).
Tout professionnel de la santé doit avoir suivi en personne et avec succès un programme de formation certifiant sa compétence à insérer et à retirer les implants PROBUPHINE avant de pratiquer ces actes médicaux.
Peau
Infection du champ opératoire
L’infection du champ opératoire est possible après l’insertion ou le retrait des implants. Une palpation excessive peu de temps après l’insertion des implants peut accroître le risque d’infection. Le retrait incomplet des implants comporte également un risque d’infection.
Fonction sexuelle/reproduction
L’emploi à long terme des opioïdes peut être associé à une diminution des taux d’hormones sexuelles et à des symptômes tels que la baisse de la libido, la dysfonction érectile ou l’infertilité.
Précautions générales
Les implants PROBUPHINE doivent être employés avec prudence chez le patient affaibli ou atteint des troubles suivants : myxœdème ou hypothyroïdie; insuffisance corticosurrénalienne (p. ex., maladie d’Addison); dépression du SNC ou coma; psychose médicamenteuse; hypertrophie de la prostate ou sténose urétrale; alcoolisme aigu; delirium tremens; cyphoscoliose. Les implants PROBUPHINE doivent être employés avec prudence chez le patient qui a des antécédents de cicatrices chéloïdes, de maladie du tissu conjonctif (p. ex., sclérodermie) ou d’infection récurrente à staphylocoque doré résistant à la méthicilline.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il faut soupeser les bienfaits par rapport aux risques pour le fœtus lorsqu’on envisage d’utiliser PROBUPHINE chez la femme enceinte ou en âge de procréer. Les risques associés à PROBUPHINE doivent être abordés avec la patiente. L’emploi d’une préparation permettant la modification de la dose pourrait être envisagé chez la femme enceinte.
La buprénorphine administrée chez la mère peut traverser la barrière placentaire et menacer le pronostic vital chez le fœtus. Chez la femme enceinte, la dépendance aux opioïdes est associée à diverses complications chez le nouveau-né, comme le faible poids à la naissance, la naissance prématurée, la dépression respiratoire et la mort in utero. Aucune étude comparative bien conçue n’a porté sur l’emploi des implants PROBUPHINE chez la femme enceinte; par conséquent, ces implants ne devraient être employés chez la femme enceinte que si leurs bienfaits éventuels l’emportent sur les risques pour le fœtus.
Le port d’implants PROBUPHINE durant la grossesse peut occasionner un syndrome de sevrage des opioïdes chez le nouveau-né (hypertonie, tremblements, agitation, myoclonie ou convulsions). En général, ce syndrome se manifeste plusieurs heures ou jours après la naissance. Étant donné la longue demi-vie de la buprénorphine, il est recommandé de mettre le nouveau-né en observation afin de déceler le risque de syndrome de sevrage des opioïdes chez le nouveau-né. Il faut également surveiller l’apparition et assurer la prise en charge des troubles suivants : difficultés d’alimentation, diarrhée, irritabilité, tremblements, rigidité et convulsions (voir MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage néonatal des opioïdes, et SURDOSAGE).
Des études ont été menées afin d’évaluer le devenir des nouveau-nés issus de mères exposées à la buprénorphine durant la grossesse. Selon les rares données publiées provenant d’essais cliniques, d’études d’observation, de séries de cas et de rapports de cas individuels, l’emploi de la buprénorphine durant la grossesse n’entraîne pas d’augmentation du risque de malformations graves. Les résultats de ces études n’ont pas permis de préciser l’incidence du syndrome de sevrage néonatal, qui ne semble pas être liée à la dose administrée.
Les études de reproduction et de développement ont permis de cerner des effets indésirables chez les petits de rates et de lapines exposées à des doses de buprénorphine administrées par voies intramusculaire et sous-cutanée correspondant à la dose recommandée chez l’humain. Une mortalité embryo-fœtale a été observée chez les rates et les lapines ayant reçu de la buprénorphine durant l’organogenèse, à des doses correspondant à 6 et à 0,3 fois environ, respectivement, la dose administrée par voie sublinguale chez l’humain, soit 16 mg/jour. Des études sur le développement prénatal et postnatal chez le rat ont montré une augmentation de la mortalité néonatale et de la dystocie, à des doses de buprénorphine environ 0,3 et 3 fois plus élevées que la dose de 16 mg/jour administrée par voie sublinguale chez l’humain. Une augmentation des malformations osseuses a été observée chez les rates et les lapines chez qui la buprénorphine a été administrée quotidiennement durant l’organogenèse à une dose environ 0,6 et 6 fois supérieure à la dose de 16 mg/jour administrée par voie sublinguale chez l’humain. Certaines anomalies comme l’acéphalie et l’omphalocèle ont été observées dans le cadre de quelques études, sans qu’on puisse les relier avec certitude au traitement. Des cas de mortalité embryo-fœtale ont également été observés chez les rats et les lapins. À la lumière des données recueillies chez l’animal, il importe d’aviser la femme enceinte des risques potentiels pour le fœtus.
Travail ou accouchement
Une dépression respiratoire menaçant le pronostic vital peut survenir chez le nouveau-né si un opioïde est administré à la mère durant la grossesse. Ce risque augmente si un autre opioïde est administré en concomitance avec PROBUPHINE durant le travail et l’accouchement. Si un opioïde a été administré à la femme enceinte, le nouveau-né doit faire l’objet d’une surveillance étroite. Étant donné la longue demi-vie de la buprénorphine, il faut mettre le nouveau-né en observation durant plusieurs jours après sa naissance pour déceler les signes de dépression respiratoire ou de syndrome de sevrage néonatal des opioïdes. La naloxone, un médicament qui inhibe les effets des opioïdes, doit pouvoir être administrée sans tarder pour traiter une dépression respiratoire éventuelle. L’administration de la naloxone chez le nouveau-né doit être effectuée avec précaution pour éviter de déclencher un syndrome de sevrage néonatal des opioïdes aigu iatrogène (voir MISES EN GARDE ET PRÉCAUTIONS, Enfants).
7.1.2 Femmes qui allaitent
La buprénorphine peut traverser la barrière placentaire et est excrétée dans le lait maternel. Si des opioïdes sont administrés à la femme qui allaite, une dépression respiratoire menaçant le pronostic vital peut survenir chez le nouveau-né. Si des implants PROBUPHINE sont insérés chez la femme qui allaite, le nouveau-né doit faire l’objet d’une surveillance étroite des signes de dépression respiratoire. La naloxone, un médicament qui inhibe les effets des opioïdes, doit pouvoir être administrée sans tarder pour traiter une dépression respiratoire éventuelle. L’administration de la naloxone chez le nouveau-né doit être effectuée avec précaution pour éviter de déclencher un syndrome de sevrage néonatal des opioïdes aigu iatrogène (voir MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage néonatal des opioïdes, et SURDOSAGE).
Les données limitées provenant de la littérature publiée ne font pas état de réactions défavorables chez les nourrissons exposés à la buprénorphine présente dans le lait maternel, mais il faut conseiller aux mères qui allaitent et qui reçoivent de la buprénorphine de surveiller l’apparition d’une plus grande somnolence et de difficultés à respirer chez leur enfant; en outre, le nourrisson devait être examiné régulièrement par un professionnel de la santé.
Il faut peser, d’une part, les bienfaits de l’allaitement pour le développement et la santé de l’enfant et la nécessité clinique pour la mère de recevoir de la buprénorphine, et d’autre part, tout effet indésirable pouvant survenir chez le nourrisson à cause de ce médicament ou de l’état de santé de la mère.
7.1.3 Enfants
Enfants (< 18 ans) : On ne dispose d’aucune donnée chez l’enfant. PROBUPHINE n’est pas indiqué chez l’enfant.
La buprénorphine peut traverser la barrière placentaire et peut menacer le pronostic vital du fœtus lorsqu’elle est administrée chez la femme enceinte (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes, Travail ou accouchement, Femmes qui allaitent, MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage néonatal des opioïdes, et SURDOSAGE).
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : On ne dispose d’aucune donnée chez la personne âgée. PROBUPHINE n’est pas indiqué chez la personne âgée. En général, la prudence est de mise lors de l’emploi de médicaments chez la personne âgée, car l’altération de la fonction hépatique, rénale, respiratoire ou cardiaque, de même que les affections ou les traitements concomitants sont plus fréquents dans leur cas.
7.1.5 Insuffisance hépatique
L’effet de l’insuffisance hépatique sur le comportement pharmacocinétique de la buprénorphine prise par voie sublinguale a été évalué dans le cadre d’une étude pharmacocinétique. Si l’on a observé aucune altération cliniquement notable des paramètres pharmacocinétiques en présence d’insuffisance hépatique légère, le taux plasmatique et la demi-vie de la buprénorphine se sont révélés respectivement plus élevé et plus longue chez les sujets atteints d’insuffisance hépatique modérée ou grave.
L’effet de l’insuffisance hépatique sur le comportement pharmacocinétique de la buprénorphine sous forme d’implant (p. ex., PROBUPHINE) n’a pas été étudié. Comme la buprénorphine est largement métabolisée, sa concentration plasmatique devrait être plus élevée en présence d’insuffisance hépatique modérée ou grave. Comme la dose de buprénorphine libérée ne peut pas être modifiée après l’insertion des implants PROBUPHINE, son emploi chez les patients atteints d’insuffisance hépatique grave est contre-indiqué et il pourrait ne pas convenir aux patients atteints d’insuffisance hépatique modérée. En cas d’insuffisance hépatique modérée ou grave survenant après l’insertion d’implants PROBUPHINE, il faut surveiller l’apparition de manifestations de toxicité ou de surdosage imputables à la hausse du taux de buprénorphine; le retrait des implants PROBUPHINE peut se révéler nécessaire en présence de telles manifestations (voir POSOLOGIE ET ADMINISTRATION).
7.1.6 Insuffisance rénale
Aucun sujet atteint d’insuffisance rénale n’a été admis aux études cliniques portant sur les implants PROBUPHINE. On n’a pas observé de différence sur le plan pharmacocinétique entre 9 sujets dépendants de la dialyse et 6 sujets sains qui avaient reçu 0,3 mg de buprénorphine par perfusion.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
La buprénorphine est un produit de la classe des opioïdes. Les effets indésirables rapportés le plus souvent durant l’emploi (> 1 %) des agents de cette classe pharmacologique incluent la constipation, les céphalées, l’insomnie, l’asthénie, la somnolence, les nausées et les vomissements, les évanouissements et les étourdissements, l’hypotension orthostatique et la sudation.
8.2 Effets indésirables observés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Au cours de l’étude pivot PRO-814 menée à double insu avec double placebo visant à comparer les implants PROBUPHINE à la buprénorphine par voie sublinguale (BPN SL) à 8 mg, les effets indésirables survenus durant le traitement (EIST) les plus fréquents étaient la rhinopharyngite, les céphalées, la douleur au site d’insertion des implants et la dépression. La fréquence de chacun des EIST était généralement faible et comparable entre les groupes de traitement. La fréquence de la dépression était plus faible dans le groupe BPN SL (2,2 %) que dans le groupe PROBUPHINE (6,9 %). Une tendance similaire a été observée pour les céphalées (3,4 %, BPN SL; 6,9 %, PROBUPHINE) et le prurit au niveau du site d’insertion des implants (1,1 %, BPN SL; 4,6 %, PROBUPHINE).
Dans l’ensemble, 100 (56,8 %) sujets ont présenté au moins 1 EIST au cours de l’étude; 32 (18,2 %) sujets ont présenté au moins 1 EIST touchant le site d’insertion des implants et 89 (50,6 %) sujets ont présenté au moins 1 EIST ne touchant pas le site d’insertion des implants.
Douze (6,8 %) sujets, soit 9 (10,1 %) du groupe BPN SL et 3 (3,4 %) du groupe PROBUPHINE ont présenté au moins 1 EIST grave. Tous les EIST graves étaient des effets ne touchant pas le site d’insertion des implants. Aucun des sujets n’est décédé au cours de l’étude.
Effets indésirables survenus durant le traitement (EIST) ne touchant pas le site d’insertion des implants
Les effets indésirables survenus ailleurs qu’au site d’insertion des implants chez les porteurs d’implants PROBUPHINE et dans le groupe témoin au cours de l’étude pivot 814 sont présentés au Tableau 1. Les effets indésirables sont classés par catégorie suivant la terminologie MedDRA (dictionnaire médical des activités de réglementation).
Tableau 1 : EIST ne touchant pas le site d’insertion des implants, rapportés chez ≥ 2 % des participants du groupe PROBUPHINE au cours de l’étude pivot 814
| Système, appareil ou organe Terme MedDRA privilégié | PROBUPHINE (N = 87) n (%) | BPN SL (N = 89) n (%) |
| TROUBLES GASTRO-INTESTINAUX | ||
| Constipation | 4 (4,6) | 0 (0,0) |
| Diarrhée | 2 (2,3) | 1 (1,1) |
| Vomissements | 2 (2,3) | 1 (1,1) |
| TROUBLES GÉNÉRAUX ET AFFECTIONS AU POINT D’ADMINISTRATION | ||
| Douleur | 2 (2,3) | 1 (1,1) |
| INFECTIONS ET INFESTATIONS | ||
| Rhinopharyngite | 7 (8,0) | 4 (4,5) |
| Gastroentérite virale | 4 (4,6) | 3 (3,4) |
| Grippe | 2 (2,3) | 3 (3,4) |
| Infection des voies urinaires | 4 (4,6) | 3 (3,4) |
| Bronchite | 2 (2,3) | 3 (3,4) |
| Sinusite | 2 (2,3) | 2 (2,2) |
Effets indésirables survenus durant le traitement (EIST) touchant le site d’insertion des implants
Les effets indésirables touchant le site d’insertion des implants dans le groupe PROBUPHINE et le groupe témoin au cours de l’étude pivot 814 sont présentés au Tableau 2.
Tableau 2: EIST touchant le site d’insertion des implants, rapportés chez ≥ 2 % des participants du groupe PROBUPHINE au cours de l’étude pivot 814
8.3 Effets indésirables peu courants (< 2 %) observés lors des essais cliniques
Troubles des systèmes sanguin et lymphatique : anémie.
Troubles de l’oreille et du labyrinthe : congestion auriculaire.
Troubles oculaires : écoulement oculaire.
Troubles gastro-intestinaux : caries dentaires, sensibilité abdominale au toucher, ulcère d’estomac, nausées, douleur buccale.
Troubles généraux et affections au point d’administration : ecchymose au site d’insertion des implants, érythème au site d’insertion des implants, hémorragie au site d’insertion des implants, sensation de chaleur, impression de variation de la température corporelle, œdème périphérique, pyrexie.
Infections et infestations : sinusite aiguë, cellulite, infection auriculaire, herpès buccal, infection cutanée, infection de la plaie, otite moyenne, pharyngite streptococcique, écoulement purulent, amygdalite, infection des voies respiratoires supérieures, pharyngite virale.
Lésions, intoxications et complications liées à une intervention : blessure à un membre, fracture dentaire, fracture du pied, complication au site d’insertion de l’incision, complication postopératoire au site d’insertion de la plaie.
| Infection locale | 2 (2,3) | 0 (0,0) |
| TROUBLES DU SYSTÈME NERVEUX | ||
| Céphalées | 6 (6,9) | 3 (3,4) |
| Somnolence | 2 (2,3) | 0 (0,0) |
| TROUBLES PSYCHIATRIQUES | ||
| Dépression | 6 (6,9) | 2 (2,2) |
| Anxiété | 3 (3,4) | 4 (4,5) |
| TROUBLES VASCULAIRES | ||
| Hypertension | 2 (2,3) | 2 (2,2) |
| Système, appareil ou organe Terme MedDRA privilégié | PROBUPHINE (N = 87) n (%) | BPN SL (N = 89) n (%) |
| Douleur au site d’insertion des implants | 4 (4,6) | 4 (4,5) |
| Prurit au site d’insertion des implants | 4 (4,6) | 1 (1,1) |
Examens : hausse du taux d’alanine-aminotransférase, hausse du taux d’aspartate aminotransférase, hausse du taux de gamma-glutamyl-transférases, gain de poids.
Troubles métaboliques et nutritionnels : diminution de l’appétit, gain de poids anormal, hyperlipidémie, carence en vitamine D.
Troubles de l’appareil locomoteur et du tissu conjonctif : dorsalgie, spasme musculaire, douleur dans les membres, syndrome de l’articulation temporo-mandibulaire.
Troubles du système nerveux : léthargie, convulsions, paresthésie.
Troubles psychiatriques : agitation, déficit de l’attention/hyperactivité, trouble bipolaire, trouble affectif, irritabilité, diminution de la libido, troubles du sommeil.
Troubles de l’appareil reproducteur et des seins : dysplasie cervicale.
Troubles respiratoires, thoraciques et médiastinaux : toux, dyspnée, douleur oropharyngée, bâillements, éternuements, congestion des sinus.
Troubles de la peau et du tissu sous-cutané : dermatite de contact, prurit, alopécie, éruption cutanée.
8.4 Résultats d’épreuves de laboratoire : hématologiques, biochimiques et autres données quantitatives
D’après les rapports des 3 études de phase III menées à double insu sur une période de 6 mois, la variation moyenne des paramètres hématologiques et biochimiques, des signes vitaux et des résultats des examens physiques a été minime au cours de chacune des études et ne témoignait pas de tendances cliniquement significatives.
8.5 Effets indésirables observés après la mise sur le marché
Les effets indésirables du médicament ne touchant pas et touchant le site d’insertion des implants signalés après la mise sur le marché sont énumérés aux tableaux 3 et 4. Les effets indésirables du médicament sont répertoriés par système, appareil ou organe, par ordre de termes privilégiés du MedDRA.
Tableau 3 : Effets indésirables du médicament ne touchant pas le site d’insertion des implants recueillis dans le cadre de la pharmacovigilance
Système, appareil ou organe
Terme privilégié
TROUBLES GASTRO-INTESTINAUX
Douleur abdominale haute Douleur abdominale Douleur buccale
| TROUBLES GÉNÉRAUX ET AFFECTIONS AU POINT D’ADMINISTRATION | Asthénie Douleurs thoraciques Frissons Pleurs Diminution de l’activité Diminution de l’effet du médicament Effet incomplet du médicament Inefficacité du médicament Syndrome de sevrage Fatigue Sensation anormale Sensation de froid Troubles de la démarche Malaise Masse Enflure périphérique |
| INFECTIONS ET INFESTATIONS | Infection virale des voies respiratoires supérieures |
| LÉSIONS, INTOXICATIONS ET COMPLICATIONS LIÉES À UNE INTERVENTION | Contusion Exposition durant la grossesse Corps étranger Lésion Surdose |
| EXAMENS | Hausse de la concentration de médicament Dépistage de drogue négatif Dépistage de drogue positif Résultat anormal à l’examen toxicologique Diminution du poids |
| TROUBLES MÉTABOLIQUES ET NUTRITIONNELS | Troubles de l’appétit |
| TROUBLES DE L’APPAREIL LOCOMOTEUR ET DU TISSU CONJONCTIF | Arthralgie Troubles des disques intervertébraux Gêne dans un membre |
| TROUBLES DU SYSTÈME NERVEUX | Étourdissements Hypersomnie Hypoesthésie Migraine Troubles du mouvement Sédation |
| TROUBLES PSYCHIATRIQUES | Rêves anormaux Agitation Dépression avec tendances suicidaires Pharmacodépendance Détresse émotionnelle Toxicomanie Insomnie d’endormissement Insomnie Nervosité Réaction de panique Idées suicidaires Stress Anomalie de la pensée |
| TROUBLES RESPIRATOIRES, THORACIQUES ET MÉDIASTINAUX | Rhinorrhée |
Tableau 4 : Effets indésirables du médicament touchant le site d’insertion des implants recueillis dans le cadre de la pharmacovigilance
Carence en androgènes : L’expérience obtenue avec les opioïdes après leur commercialisation laisse penser que l’utilisation chronique de ces agents peut avoir une influence sur l’axe hypothalamo-hypophyso-gonadique et entraîner une carence en androgènes qui peut se manifester par une faible libido, l’impuissance, la dysfonction érectile, l’aménorrhée ou l’infertilité. Le rôle des opioïdes dans le syndrome clinique de l’hypogonadisme est inconnu, car les facteurs de stress médicaux, physiques, liés au mode de vie et psychologiques qui pourraient influer sur les concentrations d’hormones gonadiques n’ont pas été adéquatement pris en compte durant les études menées jusqu’ici. Les patients qui présentent des symptômes de carence en androgènes doivent subir des épreuves de laboratoire.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Encadré des interactions médicamenteuses graves
Interactions médicamenteuses graves
- Il faut éviter la consommation d’alcool en concomitance avec la buprénorphine, car elle peut avoir des effets additifs dangereux et entraîner des lésions graves ou la mort (voir MISES EN GARDE ET PRÉCAUTIONS).
L’emploi concomitant d’opioïdes et de benzodiazépines ou d’autres dépresseurs du
SNC, y compris l’alcool, peut entraîner une sédation profonde, une dépression respiratoire, le coma et la mort (voir MISES EN GARDE ET PRÉCAUTIONS).
- Prescrire PROBUPHINE en concomitance avec des benzodiazépines ou d’autres dépresseurs du SNC uniquement chez les patients chez qui les options thérapeutiques de rechange ne conviennent pas.
| TROUBLES DE LA PEAU ET DU TISSU SOUS-CUTANÉ | Sueurs froides Sécheresse de la peau Hyperhidrose Sueurs nocturnes Prurit Urticaire |
| INTERVENTIONS CHIRURGICALES ET MÉDICALES | Arrêt du traitement |
| Système, appareil ou organe | Terme privilégié |
| AFFECTIONS AU POINT D’ADMINISTRATION | Inflammation au site d’insertion de l’implant Irritation au site d’insertion de l’implant Cicatrice au site d’insertion de l’implant Enflure au site d’insertion de l’implant |
| LÉSIONS, INTOXICATIONS ET COMPLICATIONS LIÉES À UNE INTERVENTION | Difficulté à retirer l’implant Médicament administré à un point inapproprié Durée d’administration incorrecte Migration de l’implant |
| PROBLÈMES LIÉS AU PRODUIT | Bris du dispositif |
- Envisager de réduire la dose des dépresseurs du SNC chez le porteur d’implants PROBUPHINE qui se fait prescrire de tels agents.
- Il faut être à l’affût des signes et des symptômes de dépression respiratoire et de sédation chez les patients.
9.2 Aperçu
La buprénorphine est glucuronidée et biotransformée en norbuprénorphine principalement par l’intermédiaire de la CYP3A4; par conséquent, des interactions peuvent survenir chez le porteur d’implants PROBUPHINE qui reçoit des agents influant sur l’activité de cette isoenzyme. Les effets d’inducteurs ou d’inhibiteurs de la CYP3A4 ont été établis dans le cadre d’études comportant l’emploi de buprénorphine par voie transmuqueuse; les effets de ces agents sur l’exposition à la buprénorphine n’ont pas été étudiés chez des porteurs d’implants PROBUPHINE, et ils pourraient dépendre de la voie d’administration.
L’emploi concomitant de buprénorphine et d’inhibiteurs de la CYP3A4 (ritonavir, kétoconazole, itraconazole, troléandomycine, clarithromycine, nelfinavir, néfazodone, vérapamil, amiodarone, amprénavir, fosamprénavir, aprépitant, fluconazole, érythromycine et jus de pamplemousse) peut entraîner une augmentation des concentrations plasmatiques de buprénorphine, et donc une toxicité liée à la dose, notamment l’apparition d’une dépression respiratoire potentiellement mortelle et d’un allongement de l’intervalle QTc (voir MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante d’inhibiteurs de l’isoenzyme CYP3A4). La liste de médicaments qui peuvent interagir avec PROBUPHINE, présentée ci-dessus, n’est pas exhaustive. Il faut consulter des sources d’information récentes pour connaître les nouveaux médicaments homologués qui allongent l’intervalle QTc, font diminuer les concentrations d’électrolytes ou inhibent les isoenzymes CYP3A, ainsi que les médicaments plus anciens pour lesquels ces effets ont été récemment établis.
Lors du passage de la buprénorphine prise par voie transmuqueuse aux implants PROBUPHINE chez les patients qui reçoivent en concomitance des inhibiteurs de la CYP3A4 (voir le paragraphe précédent), il convient de s’assurer que la concentration plasmatique de buprénorphine libérée par les implants PROBUPHINE se situe dans la plage thérapeutique. Si le porteur d’implants PROBUPHINE doit commencer à recevoir un inhibiteur de la CYP3A4, il faut surveiller chez lui l’apparition de signes et de symptômes de surdosage. Si on ne peut pas réduire la dose de l’inhibiteur de la CYP3A4 ou en cesser l’administration, il peut être nécessaire de retirer les implants PROBUPHINE et d’administrer la buprénorphine sous une forme qui se prête à la modification de la dose. Inversement, si le patient prenait déjà un inhibiteur de la CYP3A4 quand il a reçu les implants PROBUPHINE et qu’il cesse de prendre cet inhibiteur par la suite, il faut surveiller chez lui l’apparition de manifestations de sevrage. Si la concentration de buprénorphine libérée par les implants PROBUPHINE sort de la plage thérapeutique après l’abandon de l’inhibiteur de la CYP3A4, il pourrait être nécessaire de retirer les implants et d’administrer la buprénorphine sous une forme qui se prête à la modification de la dose.
Les inducteurs de la CYP3A4 peuvent intensifier la biotransformation de la buprénorphine et, par conséquent, accélérer l’élimination de ce médicament; il s’ensuivrait une baisse de la concentration plasmatique de buprénorphine, une perte d’efficacité et, éventuellement, l’apparition d’un syndrome de sevrage. On ignore si les effets des inducteurs de la CYP3A4 dépendent de la voie d’administration de la buprénorphine. Chez les patients qui passent de la buprénorphine prise par voie transmuqueuse aux implants PROBUPHINE alors qu’ils reçoivent des inducteurs de la CYP3A4, il convient de s’assurer que la concentration plasmatique de buprénorphine libérée par les implants PROBUPHINE se situe dans la plage thérapeutique. Si le porteur d’implants PROBUPHINE doit commencer à recevoir un inducteur de la CYP3A4, il faut surveiller chez lui l’apparition de manifestations de sevrage. Si la concentration de buprénorphine libérée par les implants PROBUPHINE sort de la plage thérapeutique et que l’on ne peut pas réduire la dose de l’inducteur de la CYP3A4 ou en cesser l’administration, il peut être nécessaire de retirer les implants PROBUPHINE et d’administrer la buprénorphine sous une forme qui se prête à la modification de la dose. Inversement, si le patient prenait déjà un inducteur de la CYP3A4 quand il a reçu les implants PROBUPHINE et qu’il cesse de prendre cet inducteur par la suite, il faut surveiller chez lui l’apparition de manifestations de surdosage. Si la concentration de buprénorphine libérée par les implants PROBUPHINE est trop élevée après l’abandon de l’inducteur de la CYP3A4, il peut être nécessaire de retirer les implants et d’administrer la buprénorphine sous une forme qui se prête à la modification de la dose.
Effets toxicomanogènes d’autres dépresseurs du SNC : Il faut employer PROBUPHINE (implant sous-cutané de chlorhydrate de buprénorphine) avec prudence chez le patient qui prend d’autres dépresseurs du SNC ou d’autres substances pouvant entraîner la dépression respiratoire, l’hypotension, une sédation profonde, voire le coma. Parmi ces agents figurent les antihistaminiques, les antipsychotiques, les anxiolytiques, les barbituriques, les benzodiazépines, les antiémétiques à action centrale, la clonidine et les substances apparentées, les produits d’anesthésie générale, les neuroleptiques, les autres dérivés opioïdes (analgésiques et antitussifs), les phénothiazines et les sédatifs ou hypnotiques. Si on envisage d’associer PROBUPHINE à l’un ou l’autre de ces agents, il faut réduire considérablement la dose de l’un et/ou l’autre de ces agents, et surveiller étroitement l’état du patient (voir MISES EN GARDE ET PRÉCAUTIONS).
Médicaments qui allongent l’intervalle QTc : Il faut éviter l’utilisation concomitante des implants PROBUPHINE et de médicaments qui allongent l’intervalle QTc (voir MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). Les médicaments qui ont été associés à un allongement de l’intervalle QTc ou à des torsades de pointes comprennent, sans s’y limiter, les agents énumérés comme exemples ci-dessous. Les classes chimiques ou pharmacologiques de médicaments qui ont été associés à un allongement de l’intervalle QTc et/ou à des torsades de pointes sont énumérées ci-dessous, même si les représentants d’une classe n’ont pas été nécessairement tous mis en cause : antiarythmiques de classe IA (p. ex., quinidine, procaïnamide, disopyramide), antiarythmiques de classe III (p. ex., amiodarone, sotalol, ibutilide, dronédarone), antiarythmiques de classe IC (p. ex., flécaïnide, propafénone), antipsychotiques (p. ex., chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone, rispéridone), antidépresseurs (p. ex., fluoxétine, citalopram, antidépresseurs tricycliques ou tétracycliques [p. ex., amitriptyline, imipramine, maprotiline]), opioïdes (p. ex., méthadone), antibiotiques de la famille des macrolides et analogues (p. ex., érythromycine, clarithromycine, azithromycine, tacrolimus), antibiotiques de la famille des quinolones (p. ex., moxifloxacine, lévofloxacine, ciprofloxacine)], pentamidine, antipaludéens (p. ex., quinine, chloroquine), antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole), dompéridone, anagrélide, ivabradine, antagonistes des récepteurs 5-hydroxytryptamine (5-HT3) (p. ex., ondansétron), inhibiteurs de la tyrosine kinase (p. ex., sunitinib, nilotinib, céritinib, vandétanib), trioxyde d'arsenic, inhibiteurs d'histone désacétylase (p. ex., vorinostat), agonistes des récepteurs β2-adrénergiques (p. ex., salmétérol, formotérol).
Médicaments agissant sur les électrolytes : L’emploi de PROBUPHINE est à proscrire avec les médicaments susceptibles de perturber les taux d’électrolytes, y compris, sans s’y limiter, les suivants : diurétiques de l’anse, diurétiques thiazidiques ou diurétiques apparentés, laxatifs et lavements, amphotéricine B, corticostéroïdes à fortes doses, inhibiteurs de la pompe à protons.
9.3 Interactions médicament-médicament
Les produits énumérés au tableau ci-après ont été mis en cause dans des interactions rapportées dans des exposés de cas ou des comptes rendus d’études, ou pourraient causer des interactions importantes et graves (constituant des contre-indications).
Tableau 5 : Interactions médicamenteuses établies ou possibles avec la buprénorphine
| Dénomination commune | Source des données | Effet | Remarques cliniques |
| Benzodiazépines | T | L’association buprénorphine-benzodiazépine peut entraîner la mort par dépression respiratoire d’origine centrale; la prescription d’une telle association exige donc un suivi étroit. | Éviter cette association en présence d’un risque de mésusage ou d’usage abusif. Avertir le patient qui prend de la buprénorphine ou porte des implants de buprénorphine qu’il est extrêmement dangereux de consommer des benzodiazépines sans ordonnance; si une benzodiazépine est prescrite, conseiller au patient de suivre étroitement les instructions de l’ordonnance. |
Autres dépresseurs du SNC | T | L’emploi associé de dépresseurs du SNC et de la buprénorphine intensifie les effets dépresseurs sur le SNC. | La baisse de la vigilance peut rendre la conduite automobile ou le fonctionnement de machines dangereux. Autres dépresseurs du SNC : autres opioïdes (méthadone, analgésiques, antitussifs), certains antidépresseurs, antagonistes du récepteur de l’histamine à effet sédatif, barbituriques, anxiolytiques, neuroleptiques, clonidine et substances apparentées. |
Agents sérotoninergiques | T | L’administration concomitante de PROBUPHINE et d’un agent sérotoninergique peut accroître le risque de syndrome sérotoninergique, affection susceptible de menacer le pronostic vital. | Étant donné le risque de syndrome sérotoninergique, PROBUPHINE doit être utilisé avec prudence en concomitance avec un inhibiteur de la MOA, un ISRS, un IRSN, un précurseur de la sérotonine (comme le L- tryptophane et l'oxitriptan), certains relaxants musculaires (comme la cyclobenzaprine) et d’autres agents sérotoninergiques (p. ex., les triptans, certains antidépresseurs tricycliques, le lithium, le tramadol, le tapentadol et le millepertuis). |
| Antirétroviraux | EC | Les inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) sont métabolisés principalement par l’entremise de la CYP3A4. L’éfavirenz, la névirapine et l’étravirine sont des inducteurs de la CYP3A4, tandis que la delavirdine est un inhibiteur de la CYP3A4. On a observé d’importantes interactions pharmacocinétiques entre les INNTI et la buprénorphine durant les études cliniques, mais ces interactions n’ont pas eu d’effet notable sur le plan pharmacodynamique. | La prudence est de mise et le dosage plasmatique des médicaments est recommandé. |
Analgésiques opioïdes | T | Les propriétés analgésiques d’autres opioïdes peuvent être diminuées durant l’emploi de l’association buprénorphine-naloxone dans le traitement de la dépendance aux opioïdes. Chez le patient qui reçoit de la buprénorphine, une analgésie satisfaisante peut être difficile à obtenir avec un agoniste complet des opioïdes. Inversement, il faut penser au risque de surdosage lié à l’emploi en doses plus élevées que d’habitude d’agonistes complets tels que la méthadone ou les analgésiques, surtout si l’on tente de neutraliser l’activité agoniste partielle de la buprénorphine ou que la concentration plasmatique de buprénorphine décline. | Une équipe multidisciplinaire formée notamment de spécialistes du traitement de la douleur et de la dépendance aux opioïdes est la mieux placée pour assurer la prise en charge du patient qui a besoin à la fois d’un traitement analgésique et d’un traitement contre la dépendance aux opioïdes. |
| Anticholinergiques | T | L’administration concomitante de PROBUPHINE et d’anticholinergiques peut augmenter le risque de rétention urinaire ou de constipation grave, pouvant entraîner un iléus paralytique. | Lorsque PROBUPHINE est utilisé en concomitance avec des anticholinergiques, surveiller les patients pour déceler les signes de rétention urinaire ou de diminution de la motilité gastrique. |
| Diurétiques | T | Les opioïdes peuvent réduire l’efficacité des diurétiques en provoquant la libération de l’hormone antidiurétique. | Surveiller les patients pour déceler les signes de diminution de la diurèse ou les effets sur la tension artérielle et augmenter la dose de diurétique au besoin. |
| Myorelaxants | T | La buprénorphine peut accroître l’effet de blocage neuromusculaire des myorelaxants et entraîner une dépression respiratoire accrue. | Surveiller les patients qui reçoivent des relaxants musculaires (comme la cyclobenzaprine) en concomitance avec PROBUPHINE pour déceler les signes de dépression respiratoire qui pourraient être supérieurs à ceux auxquels on s’attend généralement et diminuer la dose de myorelaxant si nécessaire. |
Légende : C : étude de cas; EC : essai clinique; T : théorique
9.4 Interactions médicament-aliment
La survenue d’interactions entre les implants PROBUPHINE et des aliments n’a pas été établie.
9.5 Interactions médicament-plante médicinale
La survenue d’interactions entre les implants PROBUPHINE et des plantes pour usage médicinal n’a pas été établie.
9.6 Interactions médicament-épreuves de laboratoire
Les effets des implants PROBUPHINE sur les résultats des épreuves de laboratoire n’ont pas été établis.
9.7 Interactions médicament-style de vie
La consommation d’alcool est déconseillée durant le port des implants PROBUPHINE (voir MISES EN GARDE ET PRÉCAUTIONS et Encadré des interactions médicamenteuses graves).
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Par sa nature, la matrice PROBUPHINE mélange l’ingrédient actif (buprénorphine) avec l’ingrédient inactif (copolymère d'acétate de vinyle-éthylène, ou CAV/E) d’une façon qui restreint l’extraction et la solubilité de la buprénorphine après le bris de l’implant.
Électrophysiologie cardiaque : Lors des études d’évaluation électrocardiographique comparative avec placebo et agent actif, menées à double insu avec répartition aléatoire chez des sujets en bonne santé, la buprénorphine a été associée à un allongement de l’intervalle QTc dépendant de la concentration.
10.1 Mode d’action
La buprénorphine est un agoniste partiel des récepteurs opioïdes mu (µ) et des récepteurs de la nociceptine ORL-1. La buprénorphine est également un antagoniste des récepteurs opioïdes kappa (κ) et delta (δ). En raison de sa forte affinité pour les récepteurs µ, la buprénorphine empêche les autres opioïdes de se fixer et d’agir sur ces récepteurs. L’activité de la buprénorphine dans le traitement d’entretien de la dépendance aux opioïdes est attribuée à la fixation lentement réversible de cet agent aux récepteurs opioïdes µ du cerveau, qui se traduit par une activité de plus longue durée sur ces récepteurs, entraînant l’atténuation des symptômes de sevrage des opioïdes.
La buprénorphine est un antagoniste des récepteurs opioïdes κ, mais la portée clinique de cette propriété n’a pas été établie. Comme d’autres opioïdes agonistes, la buprénorphine administrée par voie intraveineuse peut entraîner une hausse de la pression intrarachidienne, une altération de l’état mental, une torpeur ou une amnésie.
Effets subjectifs
Les résultats de comparaison entre la buprénorphine et des agonistes complets des opioïdes comme la méthadone laissent penser que les effets de la buprénorphine sont caractéristiques des agonistes des récepteurs opioïdes et qu’ils plafonnent, dans le cas de la buprénorphine.
On a également observé le plafonnement des effets agonistes de la buprénorphine sur les récepteurs des opioïdes dans le cadre d’une étude de détermination de la dose menée à double insu avec groupes parallèles, mettant en comparaison des doses uniques de buprénorphine sous forme de solution sublinguale (1, 2, 4, 8, 16 ou 32 mg, respectivement comparables à environ 1,5, 3, 6, 12, 24 et 48 mg de buprénorphine sous forme de comprimé), de méthadone à prise orale (15, 30, 45 ou 60 mg) et d’un placebo. Les agents ont été administrés en doses croissantes à intervalle d’au moins 1 semaine à 16 hommes ayant déjà reçu des opioïdes, mais non dépendants à ces agents. Les deux agents actifs ont eu des effets agonistes caractéristiques sur les récepteurs des opioïdes. À toutes les évaluations où l’on a observé un effet, l’effet de la buprénorphine a été lié à la dose administrée mais cet effet plafonnait à partir d’une certaine dose dans tous les cas. Par contre, la plus forte dose de méthadone (60 mg) mise à l’essai a invariablement été celle qui exerçait le plus d’effet.
Effets physiologiques
On a également administré de la buprénorphine par voie sublinguale à raison de 12 mg ou par injection intraveineuse (i.v.) en dose atteignant 16 mg à des sujets ayant déjà reçu des opioïdes, afin d’examiner les effets de telles doses sur les fonctions cardiovasculaire et respiratoire et les effets subjectifs de doses comparables à celles qui sont employées dans le traitement de la dépendance aux opioïdes.
On n’a pas observé de différence significative entre les divers schémas posologiques et le traitement placebo pour ce qui est de la variation de la tension artérielle (TA), de la fréquence cardiaque, de la fréquence respiratoire, du degré de saturation en oxygène ou de la température de la peau au fil du temps. La TA systolique était plus élevée chez les sujets ayant reçu 8 mg de buprénorphine par voie i.v. que dans le groupe placebo. Tous les schémas posologiques ont eu des effets minimaux et maximaux semblables. Les sujets ont continué de réagir aux commandes émises à voix basse et aux messages de l’ordinateur. On a observé de l’irritabilité chez certains sujets, mais pas d’autres altérations.
On a comparé les effets sur la fonction respiratoire de la buprénorphine en solution sublinguale (1, 2, 4, 8, 16 ou 32 mg) et de la méthadone à prise orale (15, 30, 45 ou 60 mg) chez des hommes en bonne santé ayant déjà reçu des opioïdes, mais non dépendants à ces agents. Au cours de cette comparaison, les doses de buprénorphine en solution sublinguale d’au moins 4 mg (dose comparable à environ 6 mg de buprénorphine sous forme de comprimé) ont occasionné plus de cas d’hypoventilation n’exigeant pas d’intervention médicale que toutes les doses de méthadone mises à l’essai. Les deux agents ont entraîné une baisse comparable du degré de saturation en oxygène.
10.2 Pharmacocinétique
Tableau 6 : Résumé des paramètres pharmacocinétiques moyens (E-T) de la buprénorphine après l’insertion d’implants PROBUPHINE
| Cmax (ng/mL) | Tmax (h)a (extrêmes) | ASC0-t | |
| Jour 1 n = 9 | 4,89 (1,110) | 12 (9,0 et 36) | 113,13 (27,737) |
Jour 1 – ASC0-t représente l’ASC du jour 1 à l’heure 0 jusqu’au jour 2 à l’heure 36, par rapport au moment de l’insertion de l’implant. a Médiane (minimum, maximum) rapportée pour le Tmax
Absorption
Après l’insertion des implants PROBUPHINE, le taux de buprénorphine atteint un sommet initial et la concentration plasmatique maximale (Cmax) est obtenue au bout d’une période médiane de 12 heures (Tmax). Après le pic initial, la concentration plasmatique de buprénorphine décline lentement et l’état d’équilibre est atteint au bout d’environ 4 semaines. À l’état d’équilibre, la concentration plasmatique moyenne de la buprénorphine se situe entre 0,5 et 1 ng/mL environ, et elle est soutenue durant à peu près 20 semaines (de la 4e à la 24e semaine). À l’état d’équilibre, la concentration plasmatique de la buprénorphine est stable et se compare à la concentration plasmatique observée pendant la prise quotidienne de 8 mg de buprénorphine par voie sublinguale une fois l’état d’équilibre atteint.
Distribution
Très lipophile, la buprénorphine pénètre rapidement la barrière hématoencéphalique. Environ 96 % de la dose de buprénorphine administrée se lie aux protéines plasmatiques, principalement aux alpha-globulines et aux bêtaglobulines.
Métabolisme
La buprénorphine est convertie en norbuprénorphine par N-désalkylation et est également glucuronidée. La N-désalkylation dépend principalement de l’isoenzyme CYP3A4. Le principal métabolite de la buprénorphine, la norbuprénorphine, peut subir une glucuronidation supplémentaire. La norbuprénorphine se lie aux récepteurs opioïdes in vitro; toutefois, son activité sur ces récepteurs n’a pas fait l’objet d’études cliniques.
Élimination
La buprénorphine est essentiellement éliminée dans les fèces par excrétion biliaire de ses métabolites glucuroconjugués (environ 70 % de la dose prise), le reste de la dose étant éliminée dans les urines. Presque toute la buprénorphine et la norbuprénorphine présentes dans les fèces sont sous forme libre (respectivement 33 et 5 % de buprénorphine libre et conjuguée; 21 et 2 % de norbuprénorphine libre et conjuguée). Dans les urines, la meilleure partie de la buprénorphine et de la norbuprénorphine est sous forme conjuguée (respectivement 1 et 9,4 % de buprénorphine libre et conjuguée; 2,7 et 11 % de norbuprénorphine libre et conjuguée).
Populations particulières et états pathologiques
Insuffisance hépatique
L’effet de l’insuffisance hépatique sur la pharmacocinétique de la buprénorphine utilisée sous forme d’implant (p. ex., PROBUPHINE) n’a pas été étudié.
Le devenir de la buprénorphine a été déterminé dans le cadre d’une étude pharmacocinétique après l’administration de comprimés sublinguaux contenant 2,0 mg de buprénorphine et 0,5 mg de naloxone à des sujets atteints d’insuffisance hépatique plus ou moins grave (suivant leur score de Child-Pugh). Le devenir de la buprénorphine a été comparé en présence et en l’absence d’insuffisance hépatique. En présence d’insuffisance hépatique bénigne, les valeurs moyennes de la Cmax, de l’ASC0-dernière et de la demi-vie de la buprénorphine n’ont pas varié de manière cliniquement notable. En présence d’insuffisance hépatique modérée ou grave, on a observé une augmentation des valeurs moyennes de la Cmax, de l’ASC0-dernière et de la demi-vie de la buprénorphine (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
Conserver les implants PROBUPHINE à une température se situant entre 15 et 30 °C.
Entreposer les implants PROBUPHINE de manière sécuritaire, suivant les règles de comptabilisation et hors de la portée et de la vue des enfants. Par ailleurs, il faut jeter les implants PROBUPHINE conformément aux recommandations sur la mise au rebut des déchets médicamenteux biodangereux.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Manipuler les implants de manière sécuritaire et responsable.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate de buprénorphine
Nom chimique : [5α 7α (S)]chlorhydrate de 6,14-éthenomorphinan-7-méthanol, 17-(cyclopropylméthyl)-α-(1,1-diméthyléthyl)-4,5-époxy-18,19-dihydro-3-hydroxy-6-méthoxy-α-méthyle
Formule moléculaire: C29H41NO4•HCl et la masse moléculaire est: 504,10 g/mol.
Formule de structure :
Propriétés physicochimiques : substance inodore, blanche ou blanc cassé, cristallisée à partir de divers solvants organiques. Poudre habituellement cristalline, ayant une signature distincte à la diffractométrie de rayons X. Peu soluble dans l’eau. Très soluble dans le méthanol. Très peu soluble dans l’acétone et l’alcool isopropylique. Pratiquement insoluble ou insoluble dans l’acétate d'éthyle et le tétrahydrofurane. 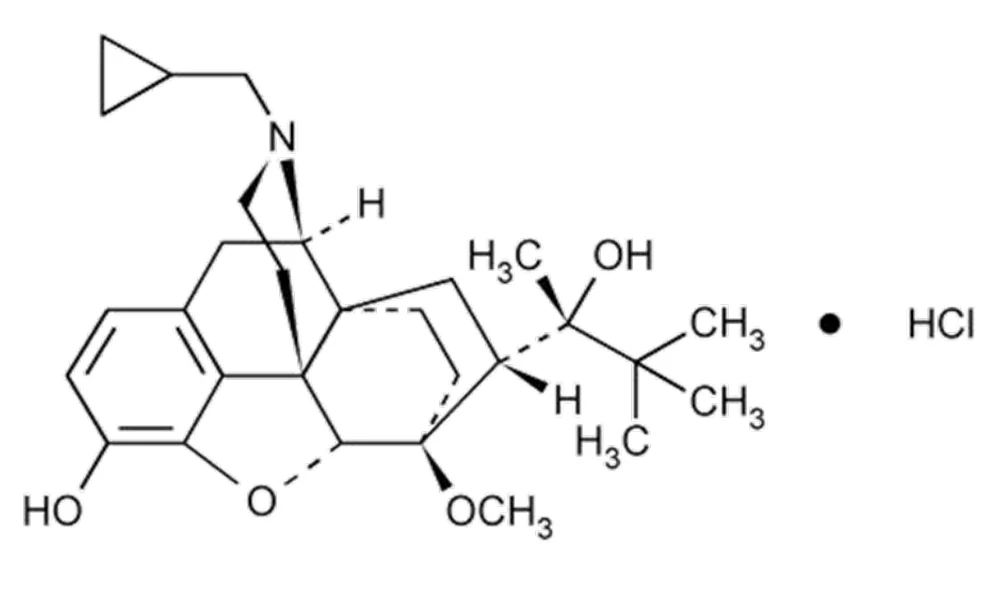
14 ESSAIS CLINIQUES
Conception et aspects démographiques des études
L’efficacité des implants PROBUPHINE a été évaluée dans le cadre d’une étude de phase III de 6 mois, comportant une comparaison avec un agent actif et menée à double insu (étude PRO-814; Tableau 7).
Tableau 7 : Caractéristiques de l’essai clinique pivot PRO-814 portant sur PROBUPHINE
| Plan de l’étude | Agents de comparaisona | Nbre de sujets | Durée |
| Multicentrique avec répartition aléatoire et double placebo à double insu, comparaison avec agent actif | Implants PROBUPHINEa Buprénorphine SL | 84 89 | 24 sem. |
SL = sublingual.
a Nombre de sujets admis (aux fins de l’analyse en intention de traiter).
L’étude 814 a été menée en milieu clinique sous la supervision d’au moins un médecin spécialiste du traitement des dépendances et/ou psychiatre. Elle réunissait des hommes et des femmes ayant entre 18 et 65 ans qui satisfaisaient aux critères du DSM-IV-TR définissant la dépendance aux opioïdes ainsi qu’à d’autres critères d’admission et d’exclusion figurant au protocole.
L’étude a porté sur des patients qui recevaient déjà de la buprénorphine par voie sublinguale en dose d’entretien stable, c.-à-d. à raison de 8 mg ou moins au cours des 90 jours précédents.
Les caractéristiques démographiques, notamment âge, sexe et race des participants de l’étude 814 sont présentées au Tableau 8.
Tableau 8 : Caractéristiques démographiques et cliniques initiales des participants à l’étude
PRO-814 (population en IDT)
| PRO-814 | ||
| PROBUPHINE | BPN SL | |
| Nombre de sujets | 84 | 89 |
| Âge moyen (E-T) | 38 (11,0) | 39 (10,8) |
| % de sujets ayant entre 18 et 35 ansa | 49,4% | 50,6% |
| % de sujets de sexe masculin | 59,8 | 58,4 |
| % de sujets de race blanche | 94,3 | 95,5 |
| % de sujets de race noire | 3,4 | 2,2 |
| Dépendance diagnostiquée au cours des 5 dernières années (%) | 48,8 | 56,2 |
E-T : écart-type; IDT : intention de traiter; BPN SL : buprénorphine sublinguale. a La stratification par groupes d’âge 18-35 a reposé sur l’âge médian approximatif des participants. Résultats des études
Étude PRO-814
Le paramètre d’efficacité principal retenu durant l’étude PRO-814 était le taux de réponse, qui correspondait par définition à la mise en évidence de preuves d’usage illicite d’opioïdes (combinant les résultats des analyses d’urine et l’usage rapporté par les sujets) pas plus de 2 mois sur 6. Dix échantillons d’urine (4 aléatoires et 6 prévus) ont été prélevés au cours des 6 mois. Les implants PROBUPHINE ont été comparés à la buprénorphine sublinguale (témoin actif) (PROBUPHINE – BPN SL) dans le cadre d’un test de non-infériorité axé sur ce paramètre principal; le seuil de non-infériorité ou delta était de 20 %.
Le Tableau 9 expose le taux de réponse chez les participants à l’étude PRO-814 qui formaient la population en IDT. Selon cette analyse, le taux de réponse était de 87,6 % et 96,4 % respectivement dans les groupes recevant la buprénorphine par voie sublinguale et sous forme d’implants PROBUPHINE. L’intervalle de confiance à 95 % bilatéral (de 0,009 à 0,167) relatif à l’écart entre ces taux de réponse (PROBUPHINE vs buprénorphine SL) dépassait largement le seuil prédéfini de non-infériorité. Une description de la proportion de patients dont les échantillons d’urine ne présentaient aucun signe d’usage illicite d’opioïdes, selon deux méthodes d’imputation différentes, est présentée au Tableau 9.
Tableau 9 : Proportion (%) de patients ayant répondu au traitement et proportion de patients dont les analyses d’urine et l’usage rapporté par les sujets ne présentaient aucune preuve d’usage illicite d’opioïdes
PROBUPHINE (N = 84) | BPN SL (N = 89) | Différence dans la | |||||
| proportion (IC à 95 %) | |||||||
| (PROBUPHINE – BPN SL) | |||||||
| Patients ayant répondu au traitementa | 96,4 | 87,6 | 8,8 (0,9, 16,7) p = 0,034c | ||||
| Patients chez qui aucune preuve | 78,6 | 64,0 | 14,6 (1,3, 27,9) p = 0,034 | ||||
| d’usage illicite d’opioïdes n’a été | |||||||
| relevéea | |||||||
| Patients chez qui aucune preuve | 60,7 | 49,4 | 11,3 (-3,4, 26) p = 0,13622 | ||||
| d’usage illicite d’opioïdes n’a été | |||||||
| relevéeb | |||||||
a Échantillons manquants considérés comme positifs pour l’usage illicite d’opioïdes
b Échantillons manquants ou usage d’un médicament de secours considérés comme positifs pour l’usage illicite d’opioïdes c Selon le test du chi carré pour l’énoncé de supériorité
Abréviations : IC, intervalle de confiance; BPN SL, buprénorphine administrée par voie sublinguale
Deux autres études réalisées chez des patients qui n’avaient jamais reçu de buprénorphine auparavant ont révélé que les implants PROBUPHINE ne doivent pas être utilisés chez les patients qui n’ont jamais reçu de traitement par la buprénorphine, ou dont la stabilité de l’état clinique n’est pas atteinte et maintenue grâce à de faibles doses d’un produit contenant de la buprénorphine administrée par voie transmuqueuse, soit des doses n’excédant pas 8 mg par jour.
15 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Dans le cadre d’une étude de toxicité chronique de 10 mois, des chiens ont reçu 24 implants placebo (copolymère d’acétate de vinyle-éthylène [CAV/E]) ou 24 implants PROBUPHINE contenant chacun une dose nominale de 82 à 90 mg de buprénorphine; 8 mois et demi plus tard, on a mis 6 autres implants PROBUPHINE en place chez les porteurs d’implants PROBUPHINE pour que la concentration plasmatique demeure supérieure à 80 % de la concentration à l’état d’équilibre. Les effets généraux observés durant cette étude comprenaient une léthargie passagère et une diminution de la consommation alimentaire le premier jour; ces effets concordent avec le profil pharmacologique des implants PROBUPHINE. Le point d’insertion des implants PROBUPHINE était légèrement plus irrité que celui des implants placebo (CAV/E). Deux animaux chez qui des implants PROBUPHINE ont été insérés ont également montré des signes d’inflammation et d’infection. Cependant, ces manifestations s’étaient résorbées à la fin de l’étude à la suite d’une antibiothérapie. Au terme de l’étude, il a été constaté qu’au moment de leur retrait des tissus, 30 à 40 % des implants étaient brisés dans le groupe traité par PROBUPHINE comparativement à 0 % dans le groupe des implants placebo (CAV/E), et qu’un plus grand nombre d’animaux traités par PROBUPHINE présentaient des zones ou des plaques où le poil ne poussait pas complètement ou encore une alopécie, sur les côtés, le flanc ou la poitrine. La Cmax et l’ASC0-dernière, obtenues dans le cadre de cette étude, étaient respectivement d’environ 13 et 15 fois plus importantes que les Cmax et ASC0-dernière évaluées chez l’humain ne portant pas plus de 5 implants PROBUPHINE et extrapolées sur une période de 24 semaines.
Cancérogénicité
La cancérogénicité des implants PROBUPHINE n’a pas été étudiée.
La cancérogénicité de la buprénorphine a été étudiée sur des rats Sprague-Dawley et des souris CD-1. La buprénorphine a été administrée dans la moulée des rats durant 27 mois en doses équivalentes de 0,6, 5,5 et 56 mg par kg de poids corporel par jour (correspondant à environ 2, 13, et 99 fois l’exposition à la buprénorphine libérée à l’état d’équilibre par les implants PROBUPHINE, compte tenu de l’ASC). On a observé une augmentation significative et liée à la dose de la fréquence des tumeurs à cellules de Leydig. La buprénorphine n’a pas eu d’effet cancérogène chez des souris CD-1 ayant reçu cet agent dans leur moulée durant 86 semaines en doses équivalentes atteignant 100 mg par kg de poids corporel par jour (correspondant à environ 53 fois l’exposition à la buprénorphine libérée à l’état d’équilibre par les implants PROBUPHINE, compte tenu de l’ASC).
Mutagénicité
L’étude de la mutagénicité de la buprénorphine a reposé sur une batterie d’analyses des interactions entre gènes, chromosomes et ADN dans des systèmes procaryotes et eucaryotes. La buprénorphine n’a pas occasionné de recombinaison ou de conversion génétique ni de mutation directe dans les cellules de levure (Saccharomyces cerevisiae); les résultats des tests sur souches « rec » de Bacillus subtilis ont été négatifs; la buprénorphine n’a pas de pouvoir clastogène sur les cellules ovariennes de hamster chinois, les cellules de la moelle osseuse et les spermatogonies; et elle n’a pas causé de mutation génétique directe dans les cellules de lymphome murin L5178Y.
Les résultats du test d’Ames étaient équivoques : deux laboratoires ont rapporté des résultats négatifs, mais une troisième analyse a révélé un décalage du cadre de lecture dans des cultures exposées à une forte dose (5 mg/plaque). Les résultats des tests suivants ont été positifs : test de survie de Green-Tweets (E. coli); test d’inhibition de la synthèse de l’ADN sur tissu testiculaire de souris; test in vivo et in vitro d’incorporation de thymidine radiomarquée au tritium; et test de synthèse d’ADN non programmée sur cellule testiculaire de souris.
On a étudié la génotoxicité d’extraits d’implants PROBUPHINE et placebo (CAV/E) dans le cadre du test de mutation inverse sur bactérie (Ames), de la recherche d’aberration chromosomique in vitro et du test in vivo du micronoyau de souris. Les extraits d’implants PROBUPHINE se sont révélés non mutagènes dans le cadre du test d’Ames; les extraits d’implants PROBUPHINE et d’implants placebo n’ont pas eu d’effet clastogène au cours de la recherche d’aberration chromosomique in vitro, et ils n’ont pas eu d’effet clastogène et n’ont pas altéré l’appareil mitotique des cellules de moelle osseuse de souris au cours du test du micronoyau in vivo.
Altération de la fertilité
Chez le rat, l’administration de buprénorphine dans la moulée à raison d’au moins 500 ppm (équivalant à au moins 47 mg/kg/jour environ; exposition estimative égale à environ 22 fois l’exposition quotidienne maximale à la buprénorphine libérée par les implants PROBUPHINE recommandée chez l’humain, compte tenu de l’ASC) a entraîné une diminution de la fertilité objectivée par une baisse du taux de conception chez les rates. L’administration de buprénorphine dans la moulée à raison de 100 ppm (équivalant à environ 10 mg/kg/jour; exposition estimative égale à environ 18 fois l’exposition quotidienne à la buprénorphine libérée par les implants PROBUPHINE recommandée chez l’humain, compte tenu de l’ASC) n’a pas eu d’effet indésirable sur la fertilité.
La buprénorphine n’a pas entraîné d’altération de la fertilité chez des rats ayant reçu des doses atteignant 80 mg/kg/jour par gavage (exposition estimative égale à environ 100 fois l’exposition consécutive à la prise sublinguale de 8 mg par jour de buprénorphine chez l’humain, compte tenu de la surface corporelle [mg/m2]) ou 5 mg/kg/jour par injection intramusculaire ou sous-cutanée (exposition estimative égale à environ 12 fois l’exposition consécutive à la prise sublinguale de 8 mg par jour de buprénorphine chez l’humain, compte tenu de la surface corporelle dans le cas de l’injection i.m., et à 18 fois l’exposition à la buprénorphine libérée à l’état d’équilibre par les implants PROBUPHINE, compte tenu de l’ASC dans le cas de l’injection s.-c.).
Irritation tissulaire
Au cours d’une étude de 10 mois sur la toxicité chronique menée chez le chien (voir Toxicologie générale ci-dessus) ainsi qu’une étude de 26 semaines réalisée chez le lapin, il a été observé que les implants PROBUPHINE sont de légers irritants comparativement aux implants placebo. De plus, une réponse inflammatoire marquée a été observée à l’interface implant-tissu chez 1 des 3 lapins traités par PROBUPHINE. Cependant, la signification de ce résultat demeure inconnue.