


Monographie de produit - Prucalopride
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Aucune au moment de l’autorisation la plus récente.
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ............................................... 2
TABLE DES MATIÈRES ......................................................................................................... 2
PARTIE I : INFORMATIONS POUR LES PROFESSIONNELS DE LA SANTÉ ................................ 4
1 INDICATIONS ......................................................................................................... 4
1.1 Enfants ................................................................................................................... 4
1.2 Personnes âgées .................................................................................................... 4
2 CONTRE-INDICATIONS ........................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .......................................................................... 5
4.1 Considérations posologiques ................................................................................. 5
4.2 Dose recommandée et modification posologique ................................................. 5
4.4 Administration ....................................................................................................... 5
4.5 Dose oubliée .......................................................................................................... 6
5 SURDOSAGE .......................................................................................................... 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ...... 6
7 MISES EN GARDE ET PRÉCAUTIONS ....................................................................... 7
7.1 Populations particulières ....................................................................................... 9
7.1.1 Femmes enceintes ............................................................................................. 10
7.1.2 Allaitement ........................................................................................................ 10
7.1.3 Enfants ............................................................................................................... 10
7.1.4 Personnes âgées ................................................................................................ 10
8 EFFETS INDÉSIRABLES ........................................................................................... 10
8.1 Aperçu des effets indésirables ............................................................................. 10
8.2 Effets indésirables observées dans les essais cliniques ........................................ 11
8.3 Effets indésirables peu courants observées au cours des essais cliniques ........... 14 9 INTERACTIONS MÉDICAMENTEUSES .................................................................... 15
9.2 Interactions médicamenteuses graves ..................................................................... 15
9.3 Interactions médicament-comportement ................................................................ 15
9.4 Interactions médicament-médicament .................................................................... 16
9.5 Interactions médicament-aliment............................................................................. 17
9.6 Interactions médicament-plante médicinale ............................................................ 17
9.7 Interactions médicament- tests de laboratoire ......................................................... 17
10 PHARMACOLOGIE CLINIQUE ................................................................................ 17
10.1 Mode d’action .......................................................................................................... 17
10.2 Pharmacodynamie .................................................................................................... 17
10.3 Pharmacocinétique ................................................................................................... 19
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .......................................................... 24
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................. 24
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................ 26
13 INFORMATION PHARMACEUTIQUES .................................................................... 26
14 ESSAIS CLINIQUES ................................................................................................ 27
14.1 Études cliniques par indication ................................................................................ 27
14.2 ETUDES DE BIODISPONIBILITE COMPARATIVES ........................................................ 38
15 MICROBIOLOGIE .................................................................................................. 38
16 TOXICOLOGIE NON CLINIQUE .............................................................................. 38
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ......................................................... 42
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................ 43
PARTIE I : INFORMATIONS POUR LES PROFESSIONNELS DE LA SANTÉ
1
INDICATIONS
PRUCALOPRIDE (comprimés de prucalopride) est indiqué pour :
- Le traitement de la constipation idiopathique chronique chez les femmes adultes pour qui les laxatifs ne procurent pas un soulagement adéquat
Il y avait un nombre insuffisant de patients de sexe masculin dans les essais cliniques pour démontrer l’efficacité. L’efficacité du comprimés de prucalopride été établie dans des études en double aveugle contrôlées par placebo d’une durée allant jusqu’à 3 mois. Dans le cas de traitements prolongés, les avantages du traitement devraient être réévalués à intervalles réguliers. Si le traitement par prucalopride n’est pas efficace pendant les 4 premières semaines, le traitement doit être interrompu.
1.1 Enfants
Pédiatrie (< 18 ans) : Aucune donnée n’est disponible pour Santé Canada, par conséquent, Santé Canada n’a pas autorisé d’indication pour un usage pédiatrique.
1.2 Personnes âgées
Gériatrie (> 65 ans) : L’efficacité comprimés de prucalopride a été étudiée chez des sujets âgés de 65 ans et plus. Les études cliniques démontrent qu’une efficacité similaire à celle observée dans la population étudiée sous l’âge de 65 ans peut être atteinte à une dose plus faible (c’est-à-dire 1 mg) (voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE et 14 ESSAIS CLINIQUES).
2 CONTRE-INDICATIONS
Les comprimés de prucalopride sont contre-indiqués chez :
Les patients hypersensibles à ce médicament ou à tout ingrédient de la
formulation, y compris tout ingrédient non médicinal ou composant du contenant. Pour une liste complète, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
Patients présentant une insuffisance rénale nécessitant une dialyse, voir 10.3
Pharmacocinétique.
- Les patients qui présentent une perforation ou une obstruction intestinale due à un trouble structurel ou fonctionnel de la paroi intestinale, un iléus obstructif, des maladies inflammatoires graves du tractus intestinal comme la maladie de Crohn, une rectocolite hémorragique ou un mégacôlon/mégarectum toxique.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- En raison du mode d’action spécifique d’PRUCALOPRIDE (stimulation de la motilité propulsive), la prise d’une dose quotidienne supérieure à 2 mg ne devrait pas augmenter l’efficacité du produit.
- Si la prise d’PRUCALOPRIDE une fois par jour n’est pas efficace durant les quatre premières semaines de traitement, celui-ci doit être interrompu.
- L’efficacité de comprimés de prucalopride a été établie dans des études en double aveugle contrôlées par placebo d’une durée allant jusqu’à 3 mois. Dans le cas de traitements prolongés, les avantages du traitement devraient être réévalués à intervalles réguliers.
4.2 Dose recommandée et modification posologique
Adultes : 2 mg une fois par jour. En cas d’absence de selles durant 3 à 4 jours, les patients doivent être invités à en informer leur médecin et celui-ci doit envisager un laxatif additionnel approprié pour le traitement d’urgence de la constipation (par ex., traitement de secours) pendant le traitement en cours par PRUCALOPRIDE.
Personnes âgées (> 65 ans) : Comprimé de 1 mg une fois par jour (voir 10.3 Pharmacocinétique) l; si nécessaire, la dose peut être augmentée à 2 mg une fois par jour.
Enfants (< 18 ans) :
Santé Canada n’a pas autorisé une indication pour un usage pédiatrique (voir 10.3 Pharmacocinétique).
Patients atteints d’insuffisance rénale :
La dose pour les patients atteints d’insuffisance rénale grave (DFG < 30 mL/min/1,73 m2) est de 1 mg une fois par jour (voir 2 CONTRE-INDICATIONS et 10.3 Pharmacocinétique). Aucune modification posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère à modérée.
Patients atteints d’insuffisance hépatique :
Les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh) commencent par 1 mg une fois par jour, qui peut être augmenté à 2 mg si nécessaire pour améliorer l’efficacité et si la dose de 1 mg est bien tolérée (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers). Aucune modification posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère à modérée.
4.4 Administration
PRUCALOPRIDE en comprimés pelliculés est à usage oral et peut être pris avec ou sans nourriture, à tout moment de la journée.
4.5 Dose oubliée
Les comprimés de prucalopride ont une demi-vie terminale d’environ 1 journée. La dose ne doit pas être doublée pour compenser une dose oubliée.
5 SURDOSAGE
Dans une étude menée chez des sujets sains, le traitement avec les comprimés de prucalopride a été bien toléré lorsqu’il était administré selon un schéma d’augmentation de la dose jusqu’à 20 mg une fois par jour (10 fois la dose thérapeutique recommandée). Un surdosage peut entraîner des symptômes résultant d’une exagération des effets pharmacodynamiques connus du médicament et inclure des céphalées, des nausées et des diarrhées. Aucun traitement spécifique n’est disponible pour un surdosage d’PRUCALOPRIDE. En cas de surdosage, le patient doit être traité de manière symptomatique et des mesures de soutien doivent être mises en place, si nécessaire. Une perte importante de liquide par diarrhée ou vomissements peut nécessiter une correction des perturbations électrolytiques.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 : Formes posologiques, concentrations, composition et emballage
| Voie | Forme | Ingrédients non médicinaux |
| d’administration | posologique / | |
| concentration / | ||
| composition | ||
| Orale | Comprimé pelliculé 1 mg et 2 mg prucalopride (sous forme de succinate de prucalopride) | 1 mg : Comprimé nu : cellulose microcristalline, hydroxypropylcellulose, stéarate de magnésium. Enrobage : citrate de triéthyle, dioxyde de titane, hydroxypropylcellulose, hydroxypropylméthylcellulose. 2 mg : Comprimé nu : cellulose microcristalline, hydroxypropylcellulose, stéarate de magnésium Enrobage : citrate de triéthyle, dioxyde de titane, hydroxypropylcellulose, hydroxypropylméthylcellulose, oxyde de fer jaune, oxyde de fer rouge. |
PRUCALOPRIDE est disponible sous forme de comprimés pelliculés renfermant 1 ou 2 mg de prucalopride (sous forme de succinate de prucalopride). Les deux concentrations des comprimés pelliculés d’PRUCALOPRIDE sont offertes en bouteilles de 100 comprimés et en plaquettes alvéolées de 28 comprimés :
1 mg – comprimés pelliculés ronds, biconvexes, blancs à blanc cassé, portant la mention
« APO » d’un côté et « P1 » de l’autre.
- 2 mg – comprimés pelliculés ronds, biconvexes, roses, portant la mention « APO » d’un côté et « P2 » de l’autre.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Les patients présentant une maladie concomitante grave et cliniquement instable (par ex., maladie hépatique, cardiovasculaire ou pulmonaire, troubles neurologiques ou psychiatriques, cancer ou SIDA et autres troubles endocriniens) ainsi que les patients atteints de diabète insulino-dépendant n’ont pas été étudiés. Il convient d’être prudent lors de la prescription d’PRUCALOPRIDE à des patients atteints de ces maladies.
Cancérogenèse et mutagenèse
Les comprimés de prucalopride ont été testés faiblement positifs pour la souche bactérienne TA100 au test d’Ames et étaient négatifs ou équivoques dans plusieurs autres tests de génotoxicité in vitro et in vivo. Le prucalopride a augmenté l’incidence des tumeurs hépatiques, thyroïdiennes, mammaires, hypophysaires, de la médullosurrénale et des cellules d’îlots pancréatiques chez la souris et/ou le rat. Les études mécanistiques ont indiqué que la hausse des incidences des tumeurs peut être due aux mécanismes épigénétiques propres aux rongeurs et/ou qu’elle se produisait à une exposition 60 fois supérieure par rapport à celle chez les humains (voir 16 TOXICOLOGIE-NON CLINIQUE).
Cardiovasculaire
PRUCALOPRIDE doit être utilisé avec prudence chez les patients ayant des antécédents d’arythmie ou de maladie cardiovasculaire ischémique. Les comprimés de prucalopride ont été associés à une légère augmentation de la fréquence cardiaque chez les volontaires sains, ainsi qu’à un raccourcissement de l’intervalle PR (voir 10 PHARMACOLOGIE CLINIQUE, Électrocardiographie). La prudence s’impose pour les patients dont l’état peut être aggravé par une augmentation de la fréquence cardiaque, par exemple une cardiopathie ischémique ou des tachyarythmies (voir 8 EFFETS INDÉSIRABLES).
La prudence s’impose également pour les patients présentant des syndromes de pré-excitation tels que le syndrome de Wolff-Parkinson-White ou le syndrome de Lown-Ganong-Levine, ou des troubles du rythme du nœud auriculo-ventriculaire, tels que des rythmes jonctionnels du nœud auriculo-ventriculaire ayant une activation rétrograde ou des rythmes auriculaires ectopiques.
Des palpitations ont été rapportées au cours des études cliniques. Une surveillance clinique est recommandée en particulier chez les patients souffrant de maladies cardiovasculaires. Si les palpitations sont sévères et persistantes, les patients doivent consulter leur médecin.
Gastro-intestinal
En cas de diarrhée aigüe, l’efficacité des contraceptifs oraux peut être diminuée et l’utilisation d’une méthode contraceptive complémentaire est recommandée pour prévenir un éventuel échec de la contraception orale (voir la notice du contraceptif oral).
En cas de diarrhée grave ou persistante durant le traitement, il convient d’avertir les patients d’interrompre la prise d’PRUCALOPRIDE et de consulter leur médecin.
La colite ischémique est un événement indésirable potentiel et rare. Aucun cas de colite ischémique n’a été signalé avec les comprimés de prucalopride au cours des études cliniques. Néanmoins, il convient de recommander aux patients d’arrêter le traitement par PRUCALOPRIDE et de consulter leur médecin s’ils développent des symptômes abdominaux graves, persistants et/ou s’aggravant, une diarrhée sanglante ou un saignement rectal.
Hépatique/biliaire/pancréatique
La prudence s’impose lors de la prescription d’PRUCALOPRIDE à des patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) en raison des données limitées chez les patients atteints d’insuffisance hépatique grave (voir 4 POSOLOGIE ET ADMINISTRATION).
Surveillance et tests de laboratoire
Les paramètres de laboratoire ont été examinés pour détecter les changements au fil du temps. L’incidence globale des valeurs de laboratoire anormales était similaire entre les sujets traités par placebo et ceux par prucalopride dans les études de phase 2 et 3 à double insu contrôlées par placebo. Aucune tendance cohérente ou cliniquement pertinente liée au traitement n’a été relevée.
Conduite de véhicules et utilisation de machines
Aucune étude sur les effets comprimés de prucalopride sur l’aptitude à conduire des véhicules et à utiliser des machines n’a été réalisée. Comprimés de prucalopride a été associé à des étourdissements et à de la fatigue, en particulier pendant le premier jour du traitement, ce qui peut avoir un effet sur l’aptitude à la conduite automobile et à l’utilisation de machines (voir 8 EFFETS INDÉSIRABLES).
Psychiatrique
Des suicides, des tentatives de suicide et des idées suicidaires ont été rapportés dans des essais cliniques. Aucune relation de cause à effet entre le traitement avec comprimés de prucalopride et un risque accru d’idées et de comportements suicidaires n’a été établie. Les patients doivent être surveillés à la recherche d’une aggravation persistante de la dépression ou de l’apparition de pensées et de comportements suicidaires. Conseillez aux patients, à leurs soignants et aux membres de leur famille d’être attentifs à tout changement inhabituel d’humeur ou de comportement, et d’arrêter comprimés de prucalopride et de contacter immédiatement le prestataire de soins de santé.
Rénal
L’excrétion rénale est la principale voie d’élimination du prucalopride (voir 10.3 Pharmacocinétique). Une dose de 1 mg est recommandée chez les patients présentant une insuffisance rénale grave (voir 4 POSOLOGIE ET ADMINISTRATION). Les patients atteints d’insuffisance rénale grave doivent être surveillés attentivement en raison de données de tolérance limitées.
7.1 Populations particulières
7.1.1 Femmes enceintes
- Des cas d’avortement spontané ont été observés au cours des études cliniques, bien qu’en présence d’autres facteurs de risque la relation avec PRUCALOPRIDE soit inconnue.
- Les études animales n’indiquent pas d’effets nocifs directs ou indirects sur la grossesse, le développement embryonnaire/fœtal, la parturition ou le développement postnatal.
Les données sur la prise de comprimés de prucalopride pendant la grossesse sont très limitées. PRUCALOPRIDE n’est pas recommandé pendant la grossesse. Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement par PRUCALOPRIDE.
7.1.2 Allaitement
Le prucalopride est excrété dans le lait maternel. En l’absence de données chez l’humain, il n’est pas recommandé d’utiliser PRUCALOPRIDE pendant l’allaitement (voir 10.3 Pharmacocinétique).
7.1.3 Enfants
Pédiatrie (< 18 ans) : PRUCALOPRIDE n’est pas recommandé chez les enfants. Aucune donnée n’est disponible pour Santé Canada, par conséquent, Santé Canada n’a pas autorisé d’indication pour un usage pédiatrique.
7.1.4 Personnes âgées
Gériatrie (> 65 ans) : des preuves limitées n’indiquent pas de changement dans le profil d’innocuité du prucalopride autre qu’une augmentation de certains événements associés à l’âge dans la population générale.
Les patients gériatriques sont susceptibles d’avoir une fonction rénale réduite et, par conséquent, une dose initiale plus faible doit être envisagée dans ce groupe de patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS/Rénal et 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les événements indésirables ont été compilés à partir d’études contrôlées de phase 2/3. Des doses allant jusqu’à 4 mg de prucalopride ont été utilisées dans ces études.
Les comprimés de prucalopride ont été administrés par voie orale à 2 717 patients souffrant de constipation chronique dans le cadre d’études cliniques contrôlées. Parmi ces patients, 938 ont reçu les comprimés de prucalopride à la dose recommandée de 2 mg par jour, tandis que 1 361 patients ont été traités avec 4 mg de comprimés de prucalopride par jour.
Dans l’ensemble, des événements indésirables sont survenus chez 69 % des sujets traités par prucalopride et 60 % des sujets traités par placebo. Les événements indésirables les plus fréquents (≥ 10 %) rencontrés avec les comprimés de prucalopride sont des troubles gastro-intestinaux (nausées, diarrhée, douleurs abdominales) et du système nerveux (céphalées). Environ la moitié des événements indésirables de nausées, diarrhées et céphalées sont survenus au cours des 1 à 2 premiers jours de traitement. Pour les douleurs abdominales, environ 36 % sont survenues au début du traitement. La majorité de ces événements indésirables étaient d’intensité légère à modérée. L’incidence de ces événements indésirables avait tendance à augmenter avec la dose (voir tableau 2 ci-dessous).
Les événements indésirables graves apparus sous traitement (indépendamment de la causalité) étaient faibles et similaires entre le groupe prucalopride (2,1 %) et le groupe placebo (1,9 %). Les événements indésirables graves signalés par ≥ 2 sujets soupçonnés d’être liés au médicament comprennent des douleurs abdominales et des céphalées. Des événements indésirables graves ont été signalés chez 18,4 % des patients du groupe prucalopride contre 13,6 % dans le groupe placebo et 7,1 % et 2,8 % des patients traités par prucalopride et par placebo ont interrompu le traitement, respectivement.
Les effets indésirables les plus fréquemment rapportés ayant entraîné l’arrêt du traitement étaient liés à des troubles gastro-intestinaux (rapportés par 5,0 % des sujets traités par prucalopride et 1,5 % dans le groupe placebo) et des troubles du système nerveux tels que des céphalées (2,3 % et 0,4 %, respectivement). L’incidence de ces effets indésirables avait tendance à augmenter avec la dose.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très précises. Les taux d’effets indésirables sont observés dans les essais cliniques; par conséquent, ils peuvent ne pas refléter les taux observés dans la pratique et ne doivent pas être comparés aux taux observés dans les essais cliniques d’un autre médicament. Les informations sur les effets indésirables issues des essais cliniques peuvent être utiles pour identifier et estimer les taux d’effets indésirables des médicaments dans le cadre d’une utilisation réelle.
Tableau 2 : Événements indésirables liés au traitement survenant plus fréquemment dans le groupe prucalopride combiné que dans le groupe placebo d’au moins 0,5 % et avec au moins 1 % de patients présentant un EI dans n’importe quelle population des groupes à traitement par prucalopride : toutes les études de phase II/III à double insu contrôlées par placebo chez des patients souffrant de constipation chronique
| Classe de système | Prucalopride | Prucalopride | Prucalopride | Prucalopride | Tout le | Placebo |
| d’organes Terme | 0,5 mg | 1 mg | 2 mg | 4 mg | Prucalopride | |
| préféré Nombre | ||||||
| total | N= 110 (%) | N= 308(%) | N= 938 (%) | N= 1361 (%) | N= 2717 (%) | N= 1369 (%) |
| de patients | ||||||
| Affections cardiaques | ||||||
| Palpitations | 1 (0,9) | 3 (1,0) | 7 (0,7) | 26 (1,9) | 37 (1,4) | 9 (0,7) |
| Affections gastro-intestinales | ||||||
| Nausée | 7 (6,4) | 31 (10,1) | 157 (16,7) | 267 (19,6) | 462 (17,0) | 106 (7,7) |
| Diarrhée | 5 (4,5) | 23 (7,5) | 111 (11,8) | 191 (14,0) | 330 (12,1) | 45 (3,3) |
| Vomissement | 5 (4,5) | 6 (1,9) | 43 (4,6) | 72 (5,3) | 126 (4,6) | 32 (2,3) |
Douleur abdominale haute | 4 (3,6) | 12 (3,9) | 40 (4,3) | 71 (5,2) | 127 (4,7) | 37 (2,7) |
Douleur abdominale | 7 (6,4) | 22 (7,1) | 110 (11,7) | 142 (10,4) | 281 (10,3) | 128 (9,3) |
Bruits intestinaux anormaux | 1 (0,9) | 3 (1,0) | 16 (1,7) | 17 (1,2) | 37 (1,4) | 5 (0,4) |
| Flatulence | 3 (2,7) | 11 (3,6) | 43 (4,6) | 67 (4,9) | 124 (4,6) | 52 (3,8) |
| Dyspepsie | 2 (1,8) | 4 (1,3) | 23 (2,5) | 42 (3,1) | 71 (2,6) | 29 (2,1) |
Gêne abdominale | 0 (0,0) | 4 (1,3) | 11 (1,2) | 22 (1,6) | 37 (1,4) | 13 (0,9) |
| Hémorragie rectale | 1 (0,9) | 1 (0,3) | 11 (1,2) | 21 (1,5) | 34 (1,3) | 11 (0,8) |
| Troubles gastriques | 1 (0,9) | 1 (0,3) | 3 (0,3) | 19 (1,4) | 24 (0,9) | 5 (0,4) |
| Gastro- entérite | 1 (0,9) | 3 (1,0) | 5 (0,5) | 7 (0,5) | 16 (0,6) | 2 (0,1) |
| Troubles généraux et anomalies au site d’administration | ||||||
| Fatigue | 1 (0,9) | 7 (2,3) | 24 (2,6) | 41 (13,0) | 73 (2,7) | 21 (1,5) |
| Malaise | 1 (0,9) | 2 (0,6) | 6 (0,6) | 18 (1,3) | 27 (1,0) | 5 (0,4) |
| Pyrexie | 0 (0,0) | 2 (0,6) | 8 (0,9) | 15 (1,1) | 25 (0,9) | 2 (0,1) |
| Affections du système nerveux | ||||||
| Céphalées | 12 (10,9) | 43 (14,0) | 204 (21,7) | 329 (24,2) | 588 (21,6) | 162 (11,8) |
| Sensations vertigineuses | 2 (1,8) | 8 (2,6) | 41 (4,4) | 56 (4,1) | 107 (3,9) | 25 (1,8) |
| Migraine | 2 (1,8) | 4 (1,3) | 13 (1,4) | 14 (1,0) | 33 (1,2) | 9 (0,7) |
| Affections musculo-squelettiques et systémiques | ||||||
Spasmes musculaires | 3 (2,7) | 2 (0,6) | 18 (1,9) | 26 (1,9) | 49 (1,8) | 15 (1,1) |
| Troubles du métabolisme et de la nutrition | ||||||
| Anorexie | 0 (0,0) | 1 (0,3) | 8 (0,9) | 15 (1,1) | 24 (0,9) | 4 (0,3) |
| Affections de la peau et du tissu sous-cutané | ||||||
| Classe de système | Prucalopride | Prucalopride | Prucalopride | Prucalopride | Tout le | Placebo |
| d’organes Terme | 0,5 mg | 1 mg | 2 mg | 4 mg | Prucalopride | |
| préféré Nombre | ||||||
| total | N= 110 (%) | N= 308(%) | N= 938 (%) | N= 1361 (%) | N= 2717 (%) | N= 1369 (%) |
| de patients | ||||||
| Hyperidrose | 0 (0,0) | 3 (1,0) | 3 (0,3) | 10 (0,7) | 16 (0,6) | 1 (0,1) |
| Troubles rénaux et urinaires | ||||||
| Pollakiurie | 0 (0,0) | 1 (0,3) | 12 (1,3) | 17 (1,2) | 30 (1,1) | 3 (0,2) |
Les comprimés de prucalopride ont été administrés par voie orale à 2 717 patients souffrant de constipation chronique dans le cadre d’études cliniques contrôlées.. Parmi ces patients, 938 ont reçu le comprimés de prucalopride à la dose recommandée de 2 mg par jour, tandis que 1 361 patients ont été traités avec 4 mg de comprimés de prucalopride par jour.
Dans les trois études de base, un total de 659 patients a été traité par 2 mg et 4 mg de prucalopride pendant une durée allant jusqu’à 12 semaines. L’exposition totale en personnes-années au prucalopride dans les études à double insu contrôlées par placebo était de 406 ans, comparativement à 216 personnes-années d’exposition dans le groupe placebo.
Des événements indésirables signalés par au moins 1,0 % des patients dans n’importe quel groupe de traitement au prucalopride et montrant une différence d’au moins 0,5 % entre tous les groupes prucalopride et placebo dans la phase 2 (durée de 4 semaines), trois études de phase 3 (durée de 4 semaines) et trois essais pivots en double-aveugle contrôlés par placebo (d’une durée de 12 semaines) chez des patients souffrant de constipation idiopathique chronique sont présentés dans le tableau 2.
Au total, 564 patients âgés (≥ 65 ans) souffrant de constipation chronique ont été traités avec les comprimés de prucalopride dans l’ensemble des études à double insu. Comme pour le groupe de tranche d’âge inférieure, les effets indésirables les plus fréquents avec le traitement par prucalopride chez les personnes âgées (> 65 ans) étaient les troubles gastro-intestinaux et les céphalées. Aucune augmentation cliniquement significative des événements indésirables n’a été observée dans les groupes traités avec les comprimés de prucalopride par rapport au groupe placebo.
Les patients âgés (N = 166) ont été suivis pendant au moins 6 mois dans le cadre d’une étude ouverte. Le nombre (%) de patients âgés ayant signalé des effets indésirables était le suivant : étourdissements 12 (7,2 %), intervention chirurgicale 12 (7,2 %), anémie 8 (4,8 %), augmentation de la créatine phosphokinase 8 (4,8 %), anxiété 7 (4,2 %), palpitations 6 (3,6 %), extrasystoles 3 (1,8 %), fibrillation auriculaire 3 (1,8 %), hypertension aggravée 3 (1,8 %), ECG anormal spécifique 3 (1,8 %), infarctus du myocarde 3 (1,8 %), syncope 2 (1,2 %), angine de poitrine aggravée 1 (0,6 %).
Dans les essais cliniques de phases 2 et 3 en double aveugle, contrôlés par placebo chez des patients souffrant de constipation chronique, l’incidence d’un critère composite d’événements indésirables liés au rythme auriculaire (fibrillation auriculaire, extrasystoles supraventriculaires, flutter auriculaire, tachycardie supraventriculaire, arythmie supraventriculaire, sinus arythmie, tachycardie sinusale) était plus élevée avec le prucalopride 1 à 2 mg (0,6 %) qu’avec le placebo (0,1 %).
Comportements / idées suicidaires
Dans les essais cliniques en double aveugle, un patient a signalé une tentative de suicide 7 jours après la fin du traitement avec le comprimés de prucalopride à 2 mg une fois par jour; aucune n’a été rapportée chez les patients sous placebo. Dans les essais ouverts, deux patients ont signalé une tentative de suicide et un autre patient a signalé des idées suicidaires. Il a été signalé que deux patients, préalablement traités avec le comprimés de prucalopride 2 mg ou 4 mg, avaient mis fin à leurs jours; tous deux avaient arrêté la prise de comprimés de prucalopride au moins un mois avant l’événement.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Affections de l’oreille et du labyrinthe : vertiges
Troubles généraux et anomalies au site d’administration : fière, douleurs thoraciques Troubles du métabolisme et de la nutrition : anorexie
Troubles du système nerveux : tremblements, migraine
Troubles psychiatriques : anxiété
Troubles rénaux : incontinence urinaire
Événements indésirables graves signalés au cours de toutes les études contrôlées à double insu :
L’incidence globale des événements indésirables graves liés au traitement (indépendamment de la causalité) était faible et similaire entre le groupe prucalopride (2,1 %) et le groupe placebo (1,9 %). Les événements indésirables graves signalés par jusqu’à 3 sujets traités par prucalopride (0,1 %) sont indiqués ci-dessous :
Affections cardiaques : tachycardie supraventriculaire
Interruption de traitement : les effets indésirables les plus fréquemment rapportés ayant entraîné une interruption dans le cadre des études de phase 2/3 à double insu contrôlées contre placebo étaient liés à des troubles gastro-intestinaux (rapportés par 5,0 % des sujets traités par prucalopride et 1,5 % dans le groupe placebo) et à des céphalées (2,3 % et 0,4 %, respectivement). Les étourdissements ont conduit à une interruption pour 0,5 % et 0,1 %, respectivement. L’incidence de ces effets indésirables avait tendance à augmenter avec la dose. Affections gastro-intestinales : douleurs abdominales, constipation
Troubles généraux : douleurs thoraciques
Infections et infestations : bronchite, pneumonie
Affections du système nerveux : céphalées
Troubles psychiatriques : anxiété
Pathologies de l’appareil génital et mammaires : hémorragie vaginale Actes chirurgicaux et médicaux : abdominoplastie, hystérectomie
Événements indésirables graves (EIG) signalés au cours des études ouvertes de suivi (N = 2 595) : les EIG signalés dans au moins 3 cas (0,1 %) et allant jusqu’à 0,3 % sont les suivants :
Affections cardiaques : angine de poitrine, infarctus du myocarde, fibrillation auriculaire Affections gastro-intestinales : douleurs abdominales, constipation, vomissements, nausées, diarrhée, pancréatite
Troubles généraux et anomalies au site d’administration : douleurs thoraciques Troubles hépatobiliaires : lithiase biliaire, cholécystite
Infections et infestations : gastro-entérite, pneumonie, sinusite, infection urinaire Affections du système nerveux : céphalées, syncope
Troubles psychiatriques : état de confusion, dépression
État périnatal et puerpéral : grossesse, avortement spontané
Pathologies de l’appareil génital et mammaires : kyste ovarien
Actes chirurgicaux et médicaux : hystérectomie, cholécystectomie, colectomie Affections respiratoires, thoraciques et médiastinales : dyspnée
EIG signalés dans l’étude compassionnelle : (dans au moins 2 cas) colectomie
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Interactions médicamenteuses graves
Les données in vitro indiquent que le prucalopride a un faible potentiel d’interaction. Environ 60 % de la dose est excrétée sous forme inchangée dans l’urine par filtration passive et transporteurs rénaux actifs (glycoprotéine P (P-gp) et BCRP). Les concentrations thérapeutiques de prucalopride ne devraient pas avoir d’incidence sur le métabolisme induit par le CYP des produits médicinaux co-administrés. Le prucalopride est un faible substrat pour la P-gp et la BCRP. Le prucalopride est un faible inhibiteur in vitro des transporteurs P-gp et BCRP, et il ne s’agit pas d’un inhibiteur significatif des transporteurs OATP1B1, OATP1B3, OAT1, OAT3, BSEP et MRP2.
9.3 Interactions médicament-comportement
Aucune information n’est disponible.
9.4 Interactions médicament-médicament
Les médicaments répertoriés dans ce tableau sont basés soit sur des rapports de cas ou des études d’interactions médicamenteuses, soit sur des interactions potentielles en raison de l’ampleur et de la gravité attendues de l’interaction (c’est-à-dire celles identifiées comme contre-indiquées).
Tableau 3 : Interactions médicament-médicament établies ou potentielles
| Nom propre/usuel | Source des données | Effet | Commentai |
| re clinique | |||
Kétoconazole, vérapamil, cyclosporine A et quinidine | T | Un puissant inhibiteur du CYP3A4 et de la P-gp a augmenté l’aire sous la courbe (ASC) du prucalopride d’environ 40 %. | N / A |
Warfarine, alcool, paroxétine ou contraceptifs oraux | EC | Aucun effet cliniquement pertinent | N / A |
| Digoxine | EC | Diminution de 10 % de la biodisponibilité de la digoxine associée à la co-administration de prucalopride | N / A |
| Érythromycine | EC | Augmentation de la Cmax de l’érythromycine de 40 % et de l’ASC24h de 28 %. Le mécanisme de cette interaction érythromycine-prucalopride n’est pas entièrement connu, mais les données disponibles confirment qu’il s’agit de la conséquence de la forte variabilité intrinsèque de la pharmacocinétique de l’érythromycine, plutôt que d’un effet direct du prucalopride | N / A |
Probénécide, cimétidine, érythromycine et paroxétine | T | N’a pas affecté la pharmacocinétique du prucalopride | N / A |
| Alcool | EC | Les données suggèrent qu’il est peu probable que la | N / A |
| Nom propre/usuel | Source des données | Effet | Commentai |
| re clinique | |||
| pharmacocinétique du prucalopride soit affectée de manière cliniquement pertinente par l’alcool. | |||
| Substances semblables à l’atropine | T | En raison du mécanisme d’action, l’utilisation de substances de type atropine peut réduire les effets véhiculés par les récepteurs 5-HT4 du prucalopride | N / A |
Légende : EC : Essai clinique, T : théorique, s.o. – Sans objet
9.5 Interactions médicament-aliment
Des interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Des interactions avec des produits à base de plantes n’ont pas été établies.
9.7 Interactions médicament- tests de laboratoire
Des interactions avec des tests de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La constipation chronique est une affection qui comprend de multiples symptômes, notamment des défécations peu fréquentes, des selles tendues, grumeleuses ou dures, une sensation d’évacuation incomplète et des symptômes abdominaux douloureux. La constipation chronique est généralement associée à une réduction des contractions migratrices géantes qui entraînent normalement les transits de masse à travers le côlon. Une altération morphologique du système nerveux entérique peut être à l’origine d’un trouble de la motilité chez ces patients.
Les études suggèrent un rôle important des récepteurs 5-HT4 de la sérotonine dans la médiation de la motilité colique.
10.2 Pharmacodynamie
Le prucalopride est le premier d’une nouvelle classe de composés
dihydrobenzofurancarboxamides à activité procinétique. Le prucalopride est un agoniste sélectif et de haute affinité des récepteurs (5-HT4) de la sérotonine, ce qui est susceptible d’expliquer ses effets procinétiques. Les études fonctionnelles in vivo et in vitro ont révélé que le prucalopride améliore le réflexe péristaltique et les schémas moteurs propulsifs dans le tractus gastro-intestinal par l’activation des récepteurs 5-HT4.
Dans les études in vitro, le prucalopride a démontré une forte affinité (Ki < 11 nM) pour les récepteurs 5-HT4 humains exprimés dans les cellules HEK293. Son interaction avec le récepteur 5-HT4 conduit à l’élévation des taux d’AMPc dans la même lignée cellulaire (EC50 = 5 nM). L’affinité du prucalopride pour les récepteurs 5-HT4 est au moins 150 fois supérieure à celle pour d’autres récepteurs tels que 5-HT1,2 et le canal IKr codé par le gène humain apparenté au gène éther-à-go-go (hERG).
Chez les chiens, le prucalopride modifie les schémas de motilité colique via la stimulation des récepteurs 5-HT4 de la sérotonine : il stimule la motilité colique proximale, améliore la motilité gastroduodénale et accélère la vidange gastrique retardée. De plus, des contractions migrantes géantes sont induites par le prucalopride. Celles-ci sont équivalentes aux mouvements de masse du côlon chez l’homme et fournissent la principale force propulsive à la défécation. Chez les chiens, les effets observés au niveau du tractus gastro-intestinal sont sensibles au blocage par des antagonistes sélectifs des récepteurs 5-HT4, illustrant que les effets observés s’exercent via une action sélective sur les récepteurs 5-HT4.
Pharmacologie d’innocuité
Le prucalopride n’a pas affecté le courant IKr dans les cellules HEK293 ou COS-7 transfectées par hERG, à une concentration allant jusqu’à 1 mcM (49x la concentration plasmatique thérapeutique). Les valeurs de CE 50 déterminées variaient entre 4,1 et 22 mcM (ou 200x - 1100x la concentration plasmatique thérapeutique). Le prucalopride n’a eu aucun effet sur la durée du potentiel d’action jusqu’à 1 mcM dans des expériences utilisant divers tissus isolés, tels que les fibres de Purkinje chez le lapin et le chien, les cœurs de lapins et les muscles papillaires de cobaye. Lorsqu’elle a été étudiée in vivo chez diverses espèces animales, l’administration intraveineuse de prucalopride a provoqué des augmentations de la tension artérielle systolique et diastolique chez des chiens conscients et des porcs anesthésiés. Cependant, il n’y a pas eu d’autres effets cardiovasculaires pertinents à des concentrations de prucalopride comparables et supérieures aux concentrations plasmatiques atteintes après des doses thérapeutiques chez l’homme (7,5 ng/mL).
Études in vivo
Les effets pharmacodynamiques liés à l’activité procinétique gastro-intestinale du prucalopride ont été étudiés chez des sujets sains et chez des sujets souffrant de constipation chronique, à des doses allant de 0,5 à 4 mg une fois par jour. Les effets sur le transit gastro-intestinal et colique, la réponse colique à l’alimentation, la motilité colique et la manométrie anorectale ont été étudiés et les symptômes associés à la constipation chronique et aux habitudes intestinales ont été documentés.
Des études pharmacodynamiques évaluant diverses mesures de résultats directs et indirects suggèrent que le prucalopride peut accélérer le transit colique. Dans une étude randomisée, à double insu, contrôlée par placebo, en groupes parallèles et une étude randomisée, à double insu, contrôlée par placebo, croisée avec inversion de traitement chez des patients souffrant de constipation chronique, le prucalopride a été associé à une tendance non significative vers un transit accéléré par l’estomac, l’intestin grêle et le côlon chez les patients souffrant de constipation non associée à un trouble d’évacuation rectale.
Étude approfondie de l’intervalle QT
Une étude approfondie à double insu sur l’intervalle QT, M0001-C102, a été réalisée pour évaluer les effets du prucalopride sur l’intervalle QT à des doses thérapeutiques (2 mg) et suprathérapeutiques (10 mg). Cette étude n’a pas montré de différences significatives entre le prucalopride et le placebo, quelle que soit la dose, sur la base des mesures du QTc moyen (la plus grande augmentation du QTc double delta moyen [correction spécifique au sujet] était de 3,83 ms pour 2 mg et de 3,03 ms pour 10 mg) et d’une analyse des valeurs aberrantes. Cela a confirmé les résultats de deux études antérieures contrôlées contre placebo qui comprenaient des mesures de l’intervalle QT. Les trois études ont confirmé que l’incidence des événements indésirables liés à l’intervalle QT et des arythmies ventriculaires était faible et comparable à celle du placebo.
10.3 Pharmacocinétique
Pharmacocinétique chez les humains
Sur la base d’une analyse pharmacocinétique de population sur les données des études de phase 1, 2 et 3, il a été démontré que la clairance plasmatique apparente du prucalopride est similaire chez les sujets sains et les sujets souffrant de constipation chronique. En raison des informations pharmacocinétiques limitées recueillies à partir d’études sur des patients souffrant de constipation chronique, le modèle a inclus une erreur résiduelle de 39 % pour les données des patients. Cependant, le processus de construction du modèle et l’évaluation du modèle suggèrent que ce modèle pharmacocinétique peut décrire suffisamment les données de pharmacocinétique plasmatique observées chez les sujets sains et les patients traités par le prucalopride. Sur la base de cette analyse modélisée, la clairance apparente du prucalopride n’a pas été affectée par l’âge, le poids corporel ou l’IMC, le sexe ou la race, mais comme prévu, la clairance de la créatinine a eu un effet significatif.
Un essai ouvert et parallèle mené auprès de personnes âgées en bonne santé (n=12 [8M/4F]; âge médian 71 ans [plage 65 à 81 ans]) et de jeunes (n=12 [8M/4F] ; âge médian 23 ans) [intervalle 20 à 32 ans]) a indiqué qu’une dose orale uniquotidienne de 1 mg de prucalopride en comprimé pendant 7 jours consécutifs entraînait une augmentation de la Cmax (36,5 %) et de l’ASC 0-24h (40 %), ainsi qu’une réduction de la Clren (20 %) chez les sujets âgés par rapport aux sujets jeunes. L’élévation de la concentration plasmatique de prucalopride est attribuée à une réduction de la fonction rénale associée à l’âge, car le prucalopride est principalement excrété par voie rénale par filtration glomérulaire et processus de sécrétion tubulaire. Sur la base des données limitées disponibles à l’heure actuelle pour démontrer l’innocuité et l’efficacité d’une dose par voie orale de 2 mg de prucalopride chez une population âgée et l’élévation des concentrations plasmatiques de prucalopride chez les personnes âgées par rapport aux jeunes sujets après une dose par voie orale de 1 mg de prucalopride, une réduction de dose de prucalopride (par exemple, à 1 mg) peut être recommandée chez les sujets âgés.
Un essai ouvert chez des sujets présentant une insuffisance rénale légère (n=8 [6M/2F]; âge moyen 62,6 ans [plage 46 à 74 ans]), modérée (n=7 [5M/2F]; 62,7 ans [43 à 69 ans]), ou grave (n=9 [3M/6F]; 51,8 ans [45 à 59 ans]) a indiqué qu’une dose unique de prucalopride en capsule orale de 2 mg entraînait une ASC∞ et une t1/2 terme progressivement plus élevés avec le degré d’insuffisance rénale par rapport aux sujets ayant une fonction rénale normale (n=10 [5M/5F]; 59,4 ans [52 à 68]). L’ASC∞ a augmenté de 1,25 fois (légère), 1,5 fois (modérée) et 2,3 fois (grave), tandis que le t1/2 term a augmenté de 30 h (fonction rénale normale) à 34 h (légère), 43 h (modérée) et 47 h (grave). Il est à noter que dans cette étude, la t1/2 terme rapportée chez les sujets ayant une fonction rénale normale était supérieure (25 %) à celle observée dans la majorité des autres essais sur le prucalopride (30 h vs. 24 h). Aucune différence marquée n’a été observée dans les autres paramètres d’absorption (c.-à-d., Tmax ou Cmax) associés au degré d’insuffisance rénale. Il n’y a pas eu d’événements indésirables classés comme troubles de la fréquence cardiaque et du rythme. Il n’y a pas eu d’arythmie auriculaire ou ventriculaire, ni de modification des paramètres de l’électrocardiogramme considérés comme cliniquement pertinents. Des fluctuations de la fréquence cardiaque, de l’intervalle PR et des données QT/QTc ont été observées, mais ces changements semblent refléter des effets aléatoires car les degrés d’insuffisance rénale ne prédisaient pas l’altération de QT/QTc. Aucune réduction de dose n’est recommandée chez les patients présentant une insuffisance rénale légère ou modérée. Cependant, une dose de 1 mg une fois par jour est recommandée chez les patients présentant une insuffisance rénale sévère. Aucune donnée n’est disponible chez les sujets dialysés. Cependant, il est probable que seules de petites quantités de prucalopride seront éliminées par dialyse. Le prucalopride est contre-indiqué chez les sujets dialysés.
L’utilisation du prucalopride n’est pas recommandée dans la population pédiatrique en raison d’une caractérisation incomplète de la pharmacologie clinique et des risques connexes en matière d’innocuité, y compris un risque potentiel d’arythmie cardiaque.
Un essai ouvert mené auprès de sujets féminins allaitants en bonne santé (n=8 ; âge médian 33 ans [extrêmes 27 à 36 ans]) a indiqué qu’une dose orale de comprimé de 2 mg (une fois par jour) de prucalopride pendant 4 jours entraînait le transfert de prucalopride dans le lait maternel. Le rapport moyen (extrêmes) de la concentration de prucalopride dans le lait maternel au plasma (selon l’ASC24 h) était de 2,65 (2,31 à 3,33). Cependant, la concentration de prucalopride dans le lait maternel (contrairement au plasma) ne semblait pas atteindre une cinétique à l’état d’équilibre au jour 4). À l’heure actuelle, le prucalopride n’est pas recommandé pendant l’allaitement.
Des études menées chez des sujets sains ont montré qu’il n’y avait aucun effet cliniquement significatif du prucalopride sur la pharmacocinétique de la warfarine (25 mg), de l’alcool (0,7 g/kg) ou de la paroxétine (10 à 20 mg/kg). Bien qu’elle n’ait pas été testée formellement, une étude sur les interactions médicamenteuses avec l’alcool suggère qu’il est peu probable que la pharmacocinétique du prucalopride soit affectée de manière cliniquement pertinente par l’alcool. Il y avait une diminution de 10 % de la biodisponibilité de la digoxine (0,25 mg) associée à un co-traitement au prucalopride (4 mg une fois par jour).
Le probénécide (800 mg deux fois par jour) et la cimétidine (500 mg deux fois par jour), de puissants inhibiteurs du transport rénal des anions et des cations, respectivement, n’ont pas entraîné d’effet cliniquement significatif sur la pharmacocinétique du prucalopride. Comme les deux médicaments ont été étudiés à des doses relativement élevées, il est peu probable que l’excrétion rénale du prucalopride soit influencée par d’autres médicaments ayant une action similaire.
Les doses thérapeutiques d’érythromycine et de paroxétine n’ont pas affecté la pharmacocinétique du prucalopride. L’administration concomitante de prucalopride a augmenté la biodisponibilité de l’érythromycine (500 mg quatre fois par jour) de 20 à 40 %. Le mécanisme de cette interaction érythromycine-prucalopride n’est pas entièrement connu, mais les données disponibles confirment qu’il s’agit de la conséquence de la forte variabilité intrinsèque de la pharmacocinétique de l’érythromycine, plutôt que d’un effet direct du prucalopride.
Le ketoconazole (200 mg, deux fois par jour), un puissant inhibiteur du CYP3A4 et de la P-gp, a augmenté l’aire sous la courbe (ASC) du prucalopride d’environ 40 %. Des interactions d’ampleur similaire à celles observées avec le kétoconazole peuvent également se produire avec d’autres inhibiteurs puissants de la P-gp, tels que le vérapamil, la cyclosporine A et la quinidine.
Le profil pharmacocinétique du prucalopride chez l’homme a été largement étudié. Le prucalopride a un grand volume de distribution et une faible clairance plasmatique. La demi-vie terminale est d’environ une journée. Après administration orale des comprimés une fois par jour, l’état d’équilibre est atteint en trois jours. Le taux d’accumulation après une prise unique quotidienne varie de 1,9 à 2,3. La pharmacocinétique du prucalopride semble proportionnelle à la dose et indépendante du temps sur une large gamme de doses jusqu’à au moins cinq fois la dose thérapeutique de 2 mg. Un résumé des paramètres pharmacocinétiques moyens (± écart- type) du prucalopride à 2 mg (comprimé oral ; une fois par jour) chez des sujets sains (n = 12 sujets) est présenté dans le tableau 4 ci-dessous.
Tableau 4 : Résumé des paramètres pharmacocinétiques moyens (± écart-type) du prucalopride à 2 mg (comprimé oral; une fois par jour) chez des sujets sains (n = 12 sujets)
| Tmax (h) | Cmax (ng/mL) | ASC0-24h | T1/2 terme | Cl | |
| (ng·h/mL) | (h) | (mL/min)‡ | |||
| Dose unique | 2,6 ± 1,5 | 3,93 ± 0,73 | 57,3 ± 8,2 | 24,0 ± 3,6 | - |
Dose répétée† | 1,7 ± 1,3 | 7,45 ± 1,48 | 109 ± 23 | 30,5 ± 4,6 | 196 ± 39 |
† état d’équilibre obtenu en 3 à 5 doses.
‡ déterminé après 2 mg de prucalopride (solution orale ; deux fois par jour) (n = 9 sujets)
Absorption : le prucalopride est rapidement absorbé après l’administration par voie orale d’un comprimé de 2 mg une fois par jour. Les concentrations maximales sont généralement atteintes 2 à 3 heures après l’ingestion. À 2 mg une fois par jour, les concentrations plasmatiques à l’état d’équilibre fluctuent entre les valeurs minimales et maximales de 2,5 et 7,5 ng/mL, respectivement. La biodisponibilité orale absolue est > 90 %. La prise concomitante d’aliments n’influence pas la biodisponibilité orale du prucalopride.
Distribution : le prucalopride est distribué rapidement et largement et a un grand volume de distribution (Vdss) de 567 l. La liaison avec les protéines plasmatiques du prucalopride est d’environ 30 %.
Métabolisme : le métabolisme est une voie mineure d’élimination du prucalopride. Le métabolisme du prucalopride (0,5 mg de solution buvable; radiomarquée au 14C) entraîne la production de huit métabolites. Les métabolites représentent globalement 6,3 à 13,8% de la dose administrée (n = 3 sujets). Le principal métabolite (R107504; formé par l’O-déméthylation et l’oxydation de la fonction alcool résultante en un acide carboxylique) représente 2,6 à 3,5% de la dose. Quatre des métabolites identifiés (y compris R107504) présentent une affinité in vitro inférieure ou similaire aux récepteurs 5-HT4 par rapport au prucalopride.
Élimination : le prucalopride (0,5 mg de solution buvable; radiomarquée au 14C) est principalement excrété sous forme inchangée, 55,1 à 73,8% de la dose administrée dans l’urine et 3,7 à 8,1% dans les selles dans les 10 jours suivant l’administration d’une dose unique. Après administration par intraveineuse (unique) et par solution buvable (à l’état d’équilibre) de 2 mg de prucalopride, environ 60% de la dose est récupérée sous forme inchangée dans l’urine (pendant les 72 h suivant l’administration). De la moitié aux deux tiers de la clairance rénale du prucalopride est attribuable à la sécrétion rénale active, tandis que la filtration glomérulaire passive du prucalopride est responsable du reste. Le t1/2 terme est d’environ un jour.
Populations et états pathologiques particuliers
- Pharmacocinétique des populations : une analyse pharmacocinétique des populations a suggéré que la clairance totale apparente du prucalopride était corrélée à la clairance de la créatinine, mais que l’âge, le poids corporel, le sexe ou la race n’avaient aucune influence.
- Enfants : l’utilisation du prucalopride n’est pas recommandée dans la population pédiatrique en raison d’une caractérisation incomplète de la pharmacologie clinique et des risques connexes en matière d’innocuité, y compris un risque potentiel d’arythmie cardiaque.
- Personnes âgées : une dose orale de prucalopride en comprimés de 1 mg une fois par jour pendant 7 jours consécutifs a entraîné une augmentation de la Cmax (36,5 %) et de l’ASC0-24 h (40 %) et une réduction de la Clren (20 %) chez les patients gériatriques par rapport aux jeunes adultes (n = 12/groupe). L’élévation de la concentration plasmatique de prucalopride est attribuée à une réduction de la fonction rénale associée à l’âge, car le prucalopride est principalement excrété par voie rénale par filtration glomérulaire et processus de sécrétion tubulaire.
- Insuffisance hépatique : l’élimination non rénale contribue jusqu’à environ 35 % de l’élimination totale et, d’après les données disponibles, il est peu probable que l’insuffisance hépatique affecte la pharmacocinétique du prucalopride de manière cliniquement pertinente (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
L’effet d’une insuffisance hépatique modérée à grave sur la pharmacocinétique du prucalopride par rapport à des sujets sains a été étudié dans une étude de la pharmacocinétique (8 patients par groupe, âgés de 18 à 70 ans). Les sujets atteints d’insuffisance hépatique ont reçu une dose orale unique de 2 mg de prucalopride.
Dans cette étude, la Cmax et l’ASC du prucalopride étaient, en moyenne, 10 à 20 % plus élevées chez les sujets atteints d’insuffisance hépatique modérée à sévère par rapport aux sujets sains (voir tableau 5 ci-dessous).
L’augmentation de la Cmax et de l’ASC observée dans cette étude n’a pas été considérée comme cliniquement pertinente.
Tableau 5 : Paramètres pharmacocinétiques chez les sujets atteints d’insuffisance hépatique modérée et sévère et chez les sujets sains (N = 24 sujets)
| Tmax* | Cmax | ASC∞ | T1/2 | Cl/F | |
| (h) | (ng/mL) | (ng·h/mL) | terme (h) | (l/h) | |
| Sujets sains | 2,00 ± (1,00-4,00) | 3,77 ± 0,91 | 96,2 ± 25,5 | 27,4 ± 5,56 | 22,0 ± 5,29 |
| Insuffisance hépatique modérée | 2,00 ± (1,00-3,00) | 4,17 ± 0,75 | 115 ± 36,5 | 29,8 ± 10,3 | 19,0 ± 5,61 |
| Insuffisance hépatique grave | 1,50 ± (0,50-3,00) | 4,43 ± 1,56 | 111 ± 42,2 | 27,4 ± 8,96 | 20,5 ± 7,95 |
*Les valeurs indiquées sont des moyennes (écart-type) sauf pour Tmax où la médiane (intervalle de valeurs) est indiquée
- Insuffisance rénale : comparativement aux sujets ayant une fonction rénale normale, les concentrations plasmatiques de prucalopride après une dose unique de 2 mg étaient en moyenne 25 % et 51 % plus élevées chez les sujets atteints d’insuffisance rénale légère (ClCR 50 à 79 mL/min) et d’insuffisance rénale modérée (ClCR 25 à 49 mL/min), respectivement. Chez les sujets atteints d’insuffisance rénale grave (ClCR ≤ 24 mL/min), les concentrations plasmatiques étaient 2,3 fois supérieures à celles des sujets sains. La demi-vie terminale a été prolongée de 30 h (fonction rénale normale) à 34 h (légère), 43 h (modérée) et 47 h (grave), respectivement (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
Électrocardiographie : dans une étude à groupes parallèles, randomisée, à double insu, contrôlée par placebo et par agent actif chez des volontaires sains (n = 60/groupe de traitement), les sujets ont reçu une dose unique de 2 mg de prucalopride du jour 1 au jour 5, avec une augmentation de la dose de 2 mg/jour à 10 mg le jour 9, avec un dosage continu avec 10 mg de prucalopride des jours 10 à
- 13. Les données ECG ont été recueillies les jours 5 et 13.
Pendant le traitement à 2 mg au jour 5, la fréquence cardiaque a augmenté de manière significative à 9 de 12 points dans le temps, avec une différence maximale par rapport au placebo de 5,4 (IC à 90% 3,0, 7,8) bpm en moyenne 8 h après l’administration. Au cours du traitement à 10 mg au jour 13, des augmentations statistiquement significatives de la fréquence cardiaque ont été observées de 0 h à 12 h inclusivement, avec une différence maximale par rapport au placebo de 6,4 (IC à 90% 4,3, 8,5) bpm en moyenne 6 h après l’administration.
Le prucalopride a entraîné un raccourcissement statistiquement significatif de l’intervalle PR à tous les points dans le temps aux jours 5 et 13. Au jour 5, pendant le traitement avec une dose de 2 mg, la diminution la plus importante était en moyenne de -11,9 (IC à 90% -14,5, -9,3) ms 3,5 heures après l’administration, tandis que pendant le traitement par prucalopride 10 mg au jour 10, la diminution la plus importante était était une moyenne de -10,6 (IC à 90% -13,6, -7,7) ms 2 heures après l’administration (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Il n’y avait aucune preuve d’effets liés au traitement sur l’intervalle QTc ou la durée du QRS dans cette étude.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 15 °C et 30 °C. Protéger de l’humidité.
Conserver hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Conserver dans la plaquette alvéolaire d’origine à l’abri de l’humidité.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Prucalopride
Nom chimique : 4-amino-5-chloro-2,3-dihydro-N-[1-(3-méthoxypropyl)-4- pipéridinyl]-7-benzofurancarboxamide butanédioate (1:1)
Succinate de prucalopride
Butanédioate de prucalopride
Formule moléculaire et masse moléculaire : C18H26ClN3O3.C4H6O4; 485,96 g/mol
Formule développée :
Propriétés physicochimiques : le succinate de prucalopride est une poudre blanche à blanc cassé dont le point de fusion est d’environ 198 °C. Le succinate de prucalopride est soluble dans le N,N diméthylformamide, le diméthylsulfoxyde et le N,N diméthylacétamide, et modérément soluble dans le méthanol. Il est librement soluble dans les milieux aqueux acides. Toutefois, sa solubilité diminue à mesure que le pH augmente. Le pKa de la fraction pipéridine du succinate de prucalopride est de 8,5 à une température de 20 °C. Le pKa de la fraction aminée du succinate de prucalopride est inférieur à 3 à une température de 20 °C.
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
Constipation chronique
Tableau 6 : Résumé des données démographiques des patients dans les essais cliniques sur la constipation chronique
| N° de l’étude | Conception de | Posologie, voie | Sujets d’étude | Âge moyen | Sexe |
| l’étude | d’administration et | (n = nombre) | (tranche) | ||
| durée | ATP* | ||||
| PRU-INT-6 | Étude à double insu, en groupes parallèles, contrôlée par placebo. | Administration orale de comprimés de 2 mg et 4 mg de prucalopride sur une phase de traitement de 12 semaines. | n = 716 (238 pour 2 mg ; 238 pour 4 mg ; 240 pour le placebo) | 43,9 ans (17, 89) | 650 F 66 H |
| PRU-USA-11 | Étude à double insu, en groupes parallèles, contrôlée par placebo. | Administration orale de comprimés de 2 mg et 4 mg de prucalopride sur une phase de traitement de 12 semaines. | n = 620 (207 pour 2 mg ; 204 pour 4 mg ; 209 pour le placebo) | 48,3 ans (18, 85) | 545 F 75 H |
| PRU-USA-13 | Étude à double insu, en groupes parallèles, contrôlée par placebo. | Administration orale de comprimés de 2 mg et 4 mg de prucalopride sur une phase de traitement de 12 semaines. | n = 641 (214 pour 2 mg ; 215 pour 4 mg ; 212 pour le placebo) | 47,9 ans (18, 95) | 555 F 86 H |
| N° de l’étude | Conception de | Posologie, voie | Sujets d’étude | Âge moyen | Sexe |
| l’étude | d’administration et | (n = nombre) | (tranche) | ||
| durée | ATP* | ||||
| PRU-INT-12 | Étude à double insu, en groupes parallèles, contrôlée par placebo, chez des patients âgés | Administration orale de comprimés de 1 mg, 2 mg et 4 mg de prucalopride sur une phase de traitement de 4 semaines. | n = 303 (76 pour 1 mg ; 75 pour 2 mg ; 80 pour 4 mg ; 72 pour le placebo) | 76,4 ans (64-95) | 211 F 92 H |
*TPT : patients répartis aléatoirement qui ont reçu un traitement : « Tous les Patients Traités ».
Études de base
PRU-INT-6, PRU-USA-11 et PRU-USA-13
L’efficacité du prucalopride a été établie dans trois études multicentriques, randomisées, à double insu, contrôlées par placebo de 12-semaines, menées chez des patients souffrant de constipation idiopathique chronique (n = 1 279 recevant du prucalopride, avec 1 124 femmes et 155 hommes [population en intention de traiter]). L’âge moyen dans les études groupées était de 46,9 ans (tranche d’âge de 17 à 95 ans). La majorité des patients était de race blanche (89,8 %).
Les doses de prucalopride étudiées dans chacune de ces trois études comprenaient celles de 2 mg et de 4 mg une fois par jour. Les patients inclus dans l’étude présentaient une constipation chronique en moyenne (intervalle de valeurs) depuis 20 (0,3 à 83) ans. Les principaux problèmes signalés étaient des défécations peu fréquentes (environ 29 %), des ballonnements abdominaux (25 %), des douleurs abdominales (15 %), une sensation d’évacuation incomplète (14 %), une défécation laborieuse (11 %) et des selles dures (6 %). Plus de la moitié des patients avaient suivi un régime amaigrissant ou pris des agents augmentant le volume du bol fécal (non définis comme des laxatifs dans le protocole, bien qu’on les classe comme tels dans différents manuels), et environ 85 % des patients utilisaient des laxatifs en raison de leurs problèmes au cours des 6 mois précédant l’étude. Plus de 80 % de ces patients qui utilisaient des laxatifs ou des agents augmentant le volume du bol fécal estimaient que l’effet thérapeutique de ces traitements antérieurs était insuffisant.
Les patients étaient inclus dans l’étude s’ils avaient ≤ 2 selles spontanées complètes par semaine et s’ils présentaient un ou plusieurs des symptômes suivants pendant au moins 6 mois avant l’étude : selles très dures au moins une fois sur quatre, sensation d’évacuation incomplète lors d’au moins une défécation sur quatre ou défécation laborieuse au moins une fois sur quatre. La constipation n’était pas provoquée par des causes secondaires.
Les patients étaient exclus de l’étude dans les cas suivants :
- Présence de causes secondaires de constipation chronique, y compris des troubles endocriniens, métaboliques, neurologiques qui n’étaient pas maîtrisés de manière adéquate par un traitement médical, sauf le diabète insulinodépendant, le mégacôlon/le mégarectum ou une pseudo-obstruction et les troubles organiques connus ou soupçonnés du gros intestin (c.-à-d. obstruction, carcinome, maladie intestinale inflammatoire).
- Présence de polypes coliques non traités, détectés lors de la sélection.
- Présence d’une maladie cardiovasculaire, hépatique ou pulmonaire, ou de troubles neurologiques ou psychiatriques, d’intensité grave et non maîtrisés sur le plan clinique (y compris une dépendance active à l’alcool ou aux drogues), cancer ou sida, et autres troubles gastro-intestinaux ou endocriniens.
- Insuffisance rénale, c’est-à-dire, taux sérique de créatinine > 2 mg/dl (> 180 mcmol/L) ou clairance de la créatinine ≤ 50 mL/min.
- Anomalies cliniquement significatives des résultats d’hématologie, d’analyse d’urine ou des paramètres biochimiques.
Tableau 7 : Résultats des études (PRU-INT-6, PRU-USA-11 et PRU-USA-13) dans la constipation chronique
| Critères d’évaluation principaux | Valeur associée et signification statistique pour |
| le médicament et le placebo à des doses | |
| spécifiques | |
Le principal critère d’évaluation de l’efficacité était la proportion (%) de patients ayant obtenu une normalisation du transit intestinal, c.-à-d., une moyenne d’au moins trois selles spontanées complètes (SCBM) par semaine pendant les périodes de traitement de 4 et de 12 semaines. Les SCBM sont définies comme des selles spontanées (c’est-à-dire, 24 heures sans l’utilisation de laxatifs ou d’autres aides) avec un sentiment d’évacuation complète. | Les deux doses étaient statistiquement supérieures (p < 0,001) au placebo pour ce qui est du principal critère d’évaluation dans chacune des trois études, sans aucun bienfait ajouté pour la dose de 4 mg par rapport à celle de 2 mg. La proportion de patients ayant reçu la dose recommandée de 2 mg de prucalopride et ayant atteint une moyenne de ≥ 3 SCBM par semaine était de 27,8 % (semaines 1-4) et de 23,6 % (semaines 1-12) par rapport à 10,5 % (semaines 1-4) et à 11,3 % (semaines 1-12) des patients ayant reçu le placebo (tableau 8, figure 1). |
Tableau 8 : Nombre (%) de patients avec ≥ 3 SCBM par semaine - Données groupées de PRU- INT-6, PRU-USA-11 et PRU-USA-13, ensemble d’analyse en ITT
| Point de référence | Prucalopride 2 mg | Placebo | Différence (%) (IC à | ||
| 95 %) | |||||
| temporel | |||||
| N = 640 | N = 645 | [Prucalopride 2 mg - | |||
| Placebo] | |||||
| N | n (%) | N | n (%) | ||
| Pré-inclusion | 638 | 5 (0,8) | 643 | 4 (0,6) | |
| Semaines 1-12 | 640 | 151 (23,6) | 645 | 73 (11,3) | 12,3 (8,2, 16,4) * |
| Semaines 1-4 | 640 | 178 (27,8) | 645 | 68 (10,5) | 17,3 (13,1, 21,5) * |
| Semaines 5-8 | 612 | 147 (24,0) | 628 | 83 (13,2) | 10,8 (6,5, 15,1) * |
| Semaines 9-12 | 612 | 154 (25,2) | 630 | 89 (14,1) | 11,0 (6,7, 15,4) * |
* : p < 0,001 (comparaison avec le placebo).
Figure 1 : Proportion de patients avec ≥ 3 SCBM par semaine sur douze semaines (données groupées de PRU-INT-6, PRU-USA-11 et PRU-USA-13, population en ITT)
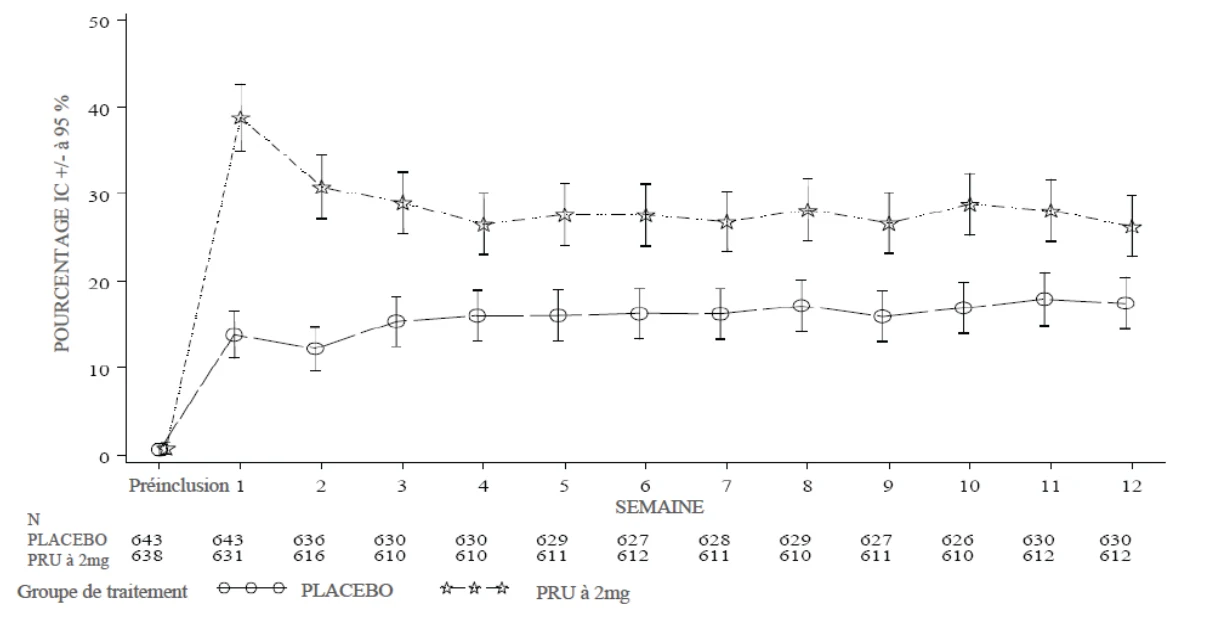
Tableau 9 : Résultats des études (PRU-INT-6, PRU-USA-11 et PRU-USA-13) dans la constipation chronique
| Critères d’évaluation secondaires | Valeur associée et signification statistique |
| pour le médicament et le placebo à des doses | |
| spécifiques | |
| Les critères d’évaluation secondaires étaient la proportion de patients présentant une augmentation moyenne de ≥ 1 SCBM par semaine, le nombre moyen d’évacuations intestinales spontanées complètes et d’évacuations intestinales spontanées par semaine, les symptômes de la constipation, le délai avant la première selle et la satisfaction des patients. | Une amélioration cliniquement significative de ≥ 1 SCBM par semaine, soit le critère d’évaluation secondaire de l’efficacité le plus important, a été obtenue chez 48,1 % (semaine 4) et 43,1 % (semaine 12) des patients traités par 2 mg de prucalopride par rapport à 23,4 % (semaine 4) et à 24,6 % (semaine 12) des patients ayant reçu le placebo (tableau 10). |
Tableau 10 : Nombre (%) de patients avec une augmentation de ≥ 1 SCBM par semaine (données de PRU-INT-6, PRU-USA-11 et PRU-USA-13, population en ITT)
| Point de | Valeur P Prucalopride 2,0 mg par | ||
| référence | Prucalopride 2,0 mg | Placebo | |
| rapport au placeboa | |||
| temporel | |||
| Semaines 1-4 | 295/613 48,1 % | 148/632 23,4 % | < 0,001 (PRU-INT-6) ≤ 0,001 (PRU-USA-11) ≤ 0,001 (PRU-USA-13) |
| Semaines 1-12 | 264/612 43,1 % | 155/630 24,6 % | 0,002 (PRU-INT-6) ≤ 0,001 (PRU-USA-11) ≤ 0,01 (PRU-USA-13) |
a Les valeurs de p proviennent des études de base individuelles de phase III
Le traitement par le prucalopride a entraîné une augmentation significative de la fréquence moyenne de selles spontanées (complètes) par semaine, par rapport au placebo (tableau 11). Malgré une variation moyenne par rapport au départ inférieure à 3 SCBM par semaine, indiquant que la majorité des patients n’obtenaient pas un état de non-constipation, environ le quart des patients traités par prucalopride ont obtenu une normalisation du transit intestinal (≥ 3 SCBM/semaine) (tableau 8).
Tableau 11 : Nombre moyen de S(C)BM par semaine - Données groupées de PRU-INT-6, PRU-USA-11 et PRU-USA-13, ensemble d’analyse en ITT
| Prucalopride 2,0 mg | Prucalopride 4,0 mg | Placebo | Différence | Différence | |||||||
| quant à la | quant à la | ||||||||||
| variation de | variation de | ||||||||||
| la moyenne | la moyenne | ||||||||||
| Intervalle des | des moindres | des | |||||||||
| critères | carrés par | moindres | |||||||||
| d’évaluation | N | Moyenne | Variation | N | Moyenne | Variation | N | Moyenne | Variation | rapport au | carrés par |
| principaux | moyennea | moyennea | moyennea | placebo (IC à | rapport au | ||||||
| 95 %)b | placebo (IC à | ||||||||||
| Prucalopride | 95 %)b | ||||||||||
| 2,0 mg | Prucalopride | ||||||||||
| 4,0 mg | |||||||||||
| Nombre moyen de SCBM par semaine | |||||||||||
| Début | 638 | 0,4 | 639 | 0,5 | 643 | 0,4 | |||||
| Semaines1-12 | 612 | 1,9 | 1,5 | 593 | 2,1 | 1,6 | 630 | 1,1 | 0,7 | 0,8 (0,56, 1,07) | 0,9 (0,62, 1,13) |
| Semaines 1-4 | 613 | 2,1 | 1,7 | 596 | 2,4 | 1,9 | 632 | 1 | 0,6 | 1,1 (0,81, 1,37) | 1,3 (0,98, 1,55) |
| Nombre moyen de SBM par semaine | |||||||||||
| Début | 638 | 3,7 | 639 | 3,5 | 643 | 3,3 | |||||
| Semaines 1-12 | 612 | 6,3 | 2,6 | 593 | 6,3 | 2,8 | 630 | 4,2 | 0,9 | 1,8 (1,38, 2,20) | 2,1 (1,66, 2,48) |
| Semaines 1-4 | 613 | 7,2 | 3,5 | 596 | 7,4 | 3,9 | 632 | 4,4 | 1,1 | 2,5 (2,04, 2,96) | 2,9 (2,43, 3,36) |
a La variation moyenne reflète la variation moyenne par rapport aux valeurs de la période de pré-inclusion b La différence entre les changements de la moyenne des moindres carrés (moyenne LS) par rapport à la période initiale était basée sur le modèle ANCOVA avec le traitement et l’essai comme facteurs et la valeur de base comme co-variable.
Les patients ont continué à utiliser des laxatifs durant le traitement (tableau 12). Cependant, le nombre moyen de comprimés de bisacodyl pris par semaine a été réduit par rapport à la période de pré-inclusion d’environ 2 à 1 comprimé/semaine pendant la période de traitement de 12 semaines dans les groupes prucalopride, alors qu’aucune réduction n’a été constatée dans le groupe placebo.
Tableau 12 : Patients utilisant des laxatifs pendant la période de pré-inclusion et les semaines 1 à 12 (données groupées d’études de base) - Ensemble d’analyse en ITT
| Prucalopride 2 mg | Prucalopride 4 mg | Placebo | |
| N = 640 | N = 639 | N = 645 | |
| n (%) | n (%) | n (%) | |
Utilisation de bisacodyl* Exécution aux semaines 1-12 | 429 (67) 390 (61) | 421 (66) 359 (56) | 434 (67) 444 (69) |
| Prucalopride 2 mg | Prucalopride 4 mg | Placebo | |
| N = 640 | N = 639 | N = 645 | |
| n (%) | n (%) | n (%) | |
Lavements* Exécution aux semaines 1-12 | 53 (8) 50 (8) | 57 (9) 56 (9) | 57 (9) 87 (14) |
Autres laxatifs** Exécution aux semaines 1-12 | 56 (9) 46 (7) | 69 (11) 45 (7) | 67 (10) 50 (8) |
* Selon le journal sur les médicaments de secours ; ** Selon le cahier d’observations, en tant que médicament concomitant
Symptômes liés aux selles (d’après les journaux)
- consistance de chaque selle (liquide, molle, normale, dure, très dure [petites boulettes])
- degré d’effort (pas d’effort, effort léger, effort modéré, effort important, effort très important)
- sensation d’évacuation (défécation) complète après une selle (oui/non)
Tableau 13 : Symptômes liés aux selles - Comparaison entre groupes – Données groupées de PRU-INT-6, PRU-USA-11 et PRU-USA-13, ensemble d’analyse en ITT
| Prucalopride 2 mg | Prucalopride 4 mg | Placebo | Différence quant | Différence | |||||||
| à la variation de | quant à la | ||||||||||
| la moyenne des | variation de la | ||||||||||
| moindres carrés | moyenne des | ||||||||||
| du Prucalopride | moindres | ||||||||||
| 2 mg par rapport | carrés du | ||||||||||
| au placebo (IC à | Prucalopride | ||||||||||
| Variation | Variation | Variation | 95 %) b | 4 mg par | |||||||
| Intervalle de | |||||||||||
| Moyenne | moyennea | Moyenne | moyennea | Moyenne | moyennea | rapport au | |||||
| temps | N | N | N | ||||||||
| placebo (IC à | |||||||||||
| 95 %) b | |||||||||||
| % de selles spontanées de consistance normale | |||||||||||
| Pré-inclusion | 553 | 25,2 | 582 | 27,7 | 564 | 23,5 | |||||
| Semaines 01-Déc | 607 | 46,6 | 21,2 | 588 | 48,8 | 21,1 | 606 | 39,1 | 16,2 | 6,2 (2,95, 9,37) | 8 (4,83, 11,23) |
| Semaines 01-Avr | 600 | 42,5 | 16,9 | 590 | 45,9 | 18,4 | 585 | 38,1 | 14,6 | 3,6 (0,24, 6,94) | 6,8 (3,48, 10,14) |
| % de selles spontanées de consistance dure/très dure | |||||||||||
| Pré-inclusion | 553 | 54,9 | 582 | 53,5 | 564 | 57,8 | |||||
| Semaines 01-Déc | 607 | 30,5 | -24,4 | 588 | 29,1 | -23,7 | 606 | 43,9 | -13,5 | -12,6 (-15,83, - 9,3) | -13,1 (-16,34, - 9,85) |
| Prucalopride 2 mg | Prucalopride 4 mg | Placebo | Différence quant | Différence | |||||||
| à la variation de | quant à la | ||||||||||
| la moyenne des | variation de la | ||||||||||
| moindres carrés | moyenne des | ||||||||||
| du Prucalopride | moindres | ||||||||||
| 2 mg par rapport | carrés du | ||||||||||
| au placebo (IC à | Prucalopride | ||||||||||
| Variation | Variation | Variation | 95 %) b | 4 mg par | |||||||
| Intervalle de | |||||||||||
| Moyenne | moyennea | Moyenne | moyennea | Moyenne | moyennea | rapport au | |||||
| temps | N | N | N | ||||||||
| placebo (IC à | |||||||||||
| 95 %) b | |||||||||||
| Semaines 01-Avr | 600 | 29,7 | -25,2 | 590 | 27,7 | -25,3 | 585 | 46,3 | -11,3 | -15,8 (-19,32, - 12,32) | -17 (-20,47, - 13,53) |
| % de selles spontanées sans effort | |||||||||||
| Pré-inclusion | 553 | 12,8 | 583 | 13,8 | 563 | 10,8 | |||||
| Semaines 01-Déc | 607 | 18,7 | 6,4 | 588 | 20,2 | 5,9 | 606 | 13,9 | 2 | 5,1 (2,33, 7,82) | 5,3 (2,59, 8,05) |
| Semaines 01-Avr | 600 | 20,2 | 8,4 | 590 | 22,6 | 8,5 | 585 | 11,8 | 0,6 | 8,6 (5,73, 11,45) | 9,6 (6,77, 12,44) |
| % de selles spontanées avec effort important/très important | |||||||||||
| Pré-inclusion | 553 | 40 | 583 | 38 | 563 | 42,1 | |||||
| Semaines 01-Déc | 607 | 23,1 | -17,9 | 588 | 21,9 | -15,9 | 606 | 31,1 | -10,7 | -8,1 (-11,21, - 5,03) | -8 (-11,1, - 4,95) |
| Semaines 01-Avr | 600 | 21,8 | -19,1 | 590 | 20,7 | -17,3 | 585 | 32,7 | -8,9 | -11,1 (-14,26, - 7,89) | -10,9 (-14,05, - 7,72) |
| % de selles spontanées avec sensation d’évacuation complète | |||||||||||
| Pré-inclusion | 553 | 13,3 | 582 | 18,3 | 564 | 14,4 | |||||
| Semaines 01-Déc | 607 | 29 | 16,9 | 587 | 33,4 | 16,1 | 606 | 25 | 11,1 | 4,9 (1,58, 8,29) | 6,7 (3,35, 10,03) |
| Semaines 01-Avr | 600 | 28,2 | 16,3 | 590 | 32,4 | 15,5 | 585 | 22,7 | 8,6 | 6,9 (3,5, 10,24) | 8,7 (5,4, 12,09) |
a La variation moyenne reflète la variation moyenne par rapport à la période de pré-inclusion b La différence entre les changements de la moyenne des moindres carrés (moyenne LS) par rapport à la période initiale était basée sur le modèle ANCOVA avec le traitement et l’essai comme facteurs et la valeur de base comme co-variable.
La plupart des caractéristiques du pourcentage de selles spontanées se sont légèrement améliorées (< 10 %) par rapport au placebo, mais la tendance des variations vient appuyer la principale variable d’efficacité.
Le délai avant la première selle spontanée complète (SCBM) et la première selle spontanée (SBM) après la prise de la première dose le jour 1 et le jour 29 a été significativement plus court d’un point de vue statistique dans les groupes traités par prucalopride (tableau 14).
Tableau 14 : Délai avant la première S(C)BM après la prise de la dose du jour 1 - Données groupées de PRU-INT-6, PRU-USA-11 et PRU-USA-13, ensemble d’analyse en ITT
| Prucalopride 2 mg | Prucalopride 4 mg | ||
| Placebo N = 645 | |||
| N = 640 | N = 639 | ||
| Médiane (hh:mm) | Médiane (hh:mm) | Médiane (hh:mm) | |
| (fourchette) | (fourchette) | (fourchette) | |
| Délai avant la première SCBM | 56:10 (4:15; 651:00)* | 38:14 (2:55; 513:00)* | 375:00 (85:37; -) |
| Délai avant la première SBM | 2:30 (1:05; 13:15)* | 1:50 (1:00; 07:02)* | 26:30 (4:43; 98:00) |
Fourchette : Intervalle de 25 à 75 %
*p < 0,001 par rapport au placebo
Dans les trois études, le traitement par prucalopride s’est traduit par de petites améliorations de l’évaluation des symptômes de constipation par le patient (Patient Assessment of Constipation symptoms [PAC-SYM]), un ensemble validé de mesures d’évaluation des symptômes spécifiques de la maladie, y compris des symptômes abdominaux, rectaux et liés aux selles, déterminés aux semaines 4 et 12. L’évaluation au moyen du questionnaire PAC-SYM s’est effectuée à l’aide d’une échelle de 5 points : 0 = absents et 4 = très graves.
Tableau 15 : Score global et des sous-échelles des symptômes dans le questionnaire PAC-SYM
- Données groupées de PRU-INT-6, PRU-USA-11 et PRU-USA-13, ensemble d’analyse en ITT
| Différence | Différence | ||||||||||
| quant à la | quant à la | ||||||||||
| variation de | variation de | ||||||||||
| Intervalle de | la moyenne | la moyenne | |||||||||
| temps | Prucalopride 2 mg | Prucalopride 4 mg | Placebo | des | des | ||||||
| moindres | moindres | ||||||||||
| carrés | carrés | ||||||||||
| Variation | Variation | Variation | Prucaloprid | Prucaloprid | |||||||
| e 2 mg vs | e 4 mg vs | ||||||||||
| Moyen | moyenne | Moyenne | moyenne | Moyenne | moyenneb | placebo (IC | placebo (IC | ||||
| N | N | N | |||||||||
| ne | b | b | à 95 %) c | à 95 %) c | |||||||
| Score global PAC-SYM | |||||||||||
| Début | 639 | 2 | 636 | 1,9 | 641 | 2 | |||||
| Semaine 12a | 627 | 1,4 | -0,7 | 620 | 1,3 | -0,6 | 641 | 1,6 | -0,4 | -0,3 (-0,34, - 0,17) | -0,3 (-0,36, - 0,19) |
| Semaine 4a | 626 | 1,4 | -0,6 | 620 | 1,3 | -0,6 | 641 | 1,7 | -0,3 | -0,3 (-0,37, - 0,21) | -0,3 (-0,41, - 0,25) |
| Symptômes liés aux selles PAC-SYM | |||||||||||
| Début | 638 | 2,5 | 636 | 2,4 | 640 | 2,5 | |||||
| Différence | Différence | ||||||||||
| quant à la | quant à la | ||||||||||
| variation de | variation de | ||||||||||
| Intervalle de | la moyenne | la moyenne | |||||||||
| temps | Prucalopride 2 mg | Prucalopride 4 mg | Placebo | des | des | ||||||
| moindres | moindres | ||||||||||
| carrés | carrés | ||||||||||
| Variation | Variation | Variation | Prucaloprid | Prucaloprid | |||||||
| e 2 mg vs | e 4 mg vs | ||||||||||
| Moyen | moyenne | Moyenne | moyenne | Moyenne | moyenneb | placebo (IC | placebo (IC | ||||
| N | N | N | |||||||||
| ne | b | b | à 95 %) c | à 95 %) c | |||||||
| Semaine 12a | 627 | 1,8 | -0,7 | 620 | 1,7 | -0,7 | 641 | 2,1 | -0,4 | -0,3 (-0,4, - 0,18) | -0,3 (-0,41, - 0,19) |
| Semaine 4a | 626 | 1,8 | -0,7 | 620 | 1,7 | -0,7 | 641 | 2,1 | -0,4 | -0,4 (-0,46, - 0,25) | -0,4 (-0,47, - 0,26) |
| Symptômes abdominaux PAC-SYM | |||||||||||
| Début | 638 | 2,1 | 636 | 1,9 | 641 | 2 | |||||
| Semaine 12a | 627 | 1,4 | -0,7 | 620 | 1,2 | -0,7 | 641 | 1,6 | -0,4 | -0,3 (-0,4, - 0,18) | -0,3 (-0,45, - 0,23) |
| Semaine 4a | 626 | 1,4 | -0,7 | 620 | 1,2 | -0,7 | 641 | 1,7 | -0,4 | -0,3 (-0,43, - 0,24) | -0,4 (-0,51, - 0,31) |
| Symptômes rectaux PAC-SYM | |||||||||||
| Début | 637 | 1,2 | 636 | 1,1 | 639 | 1,1 | |||||
| Semaine 12a | 627 | 0,7 | -0,5 | 620 | 0,7 | -0,4 | 640 | 0,8 | -0,3 | -0,1 (-0,23, - 0,05) | -0,1 (-0,24, - 0,06) |
| Semaine 4a | 626 | 0,8 | -0,4 | 620 | 0,6 | -0,4 | 640 | 0,8 | -0,3 | -0,1 (-0,19, - 0,01) | -0,2 (-0,26, - 0,09) |
a Données au point limite
b La variation moyenne reflète la variation moyenne par rapport aux valeurs initiales
C La différence entre les changements de la moyenne des moindres carrés (moyenne LS) par rapport à la période initiale était basée sur le modèle ANCOVA avec le traitement et l’essai comme facteurs et la valeur de base comme co-variable.
L’évaluation au moyen du questionnaire PAC-SYM est effectuée à l’aide d’une échelle de 5 points : 0 = absents et 4 = très graves. Les scores plus faibles indiquent une amélioration.
Dans les trois études, un bienfait significatif sur un certain nombre de mesures de la qualité de vie (PAC-QOL), comme le degré de satisfaction à l’égard du traitement et des habitudes intestinales, l’inconfort physique et psychosocial ainsi que les inquiétudes et les préoccupations, a été observé lors des évaluations des semaines 4 et 12 durant les visites d’étude. Le tableau 16 donne un aperçu des données PAC-SYM et PAC-QOL.
Tableau 16 : Aperçu des données PAC-SYM et PAC-QOL pour une période de traitement de 12 semaines (données groupées de PRU-INT-6, PRU-USA-11, PRU-USA-13, population en ITT)
| Prucalopride | Placebo | |
| 2 mg | ||
| N = 640 | N = 645 | |
| Score global PAC-SYM : | ||
| % de patients présentant ≥ 1 amélioration | 33,2 %* | 21,50% |
| Score des symptômes liés aux selles PAC-SYM : | ||
| % de patients présentant ≥ 1 amélioration | 40,8 %* | 29,40 % |
| Score des symptômes abdominaux PAC-SYM : | ||
| % de patients présentant ≥ 1 amélioration | 42,2 %* | 27,90 % |
| Score des symptômes rectaux PAC-SYM : | ||
| % de patients présentant ≥ 1 amélioration | 30,4 %* | 21,6 % |
| Score global PAC-QOL : | ||
| % de patients présentant ≥ 1 amélioration | 36,5 %* | 18,6 % |
| Score de satisfaction PAC-QOL : | ||
| % de patients présentant ≥ 1 amélioration | 44,0 %* | 22,2 % |
| % de patients présentant des symptômes légers ou absents | 36,7 %* | 21,8 % |
| % de patients dont le traitement était extrêmement ou assez efficace | 35,3 %* | 17,8 % |
*p < 0,001 par rapport au placebo
Études chez les personnes âgées
Dans le cadre de PRU-INT-12, une étude de phase III à double insu, contrôlée par placebo menée auprès de personnes âgées (≥ 65 ans), 305 patients âgés ont été randomisés pour recevoir un placebo ou 1 mg, 2 mg ou 4 mg de prucalopride une fois par jour pendant 4 semaines. Pour le principal paramètre d’évaluation de l’efficacité, le nombre de patients ayant ≥ 3 SCBM par semaine, une proportion plus élevée de patients a eu ≥ 3 SCBM par semaine dans les trois groupes traités par prucalopride par rapport au placebo : 39,5 % du groupe à 1 mg de prucalopride, 32 % du groupe à 2 mg et 31,6 % du groupe à 4 mg par rapport à 20 % du groupe placebo. Dans le cas du paramètre secondaire d’évaluation de l’efficacité (la proportion de patients ayant eu une augmentation de ≥ 1 SCBM par semaine), des proportions significativement supérieures de patients ont connu une telle augmentation par rapport à la période de préinclusion : 61,1 % du groupe à 1 mg de prucalopride, 56,9 % du groupe à 2 mg, 50,7 % du groupe à 4 mg par rapport à 33,8 % du groupe placebo (p ≤ 0,05). D’autres critères d’évaluation secondaires tendent à soutenir la variable d’efficacité principale (tableau 17).
Dans l’ensemble, les résultats indiquent que les 3 doses ont été plus efficaces que le placebo, mais aucun avantage n’a été obtenu en augmentant la dose au-delà de 1 mg.
Tableau 17 : Résultats pour les critères d’évaluation de l’efficacité - D’après une étude menée chez des patients âgés - PRU-INT-12
| Prucalopride | Prucalopride | Prucalopride | Placebo | |
| Paramètre | 1 mg | 2 mg | 4 mg | |
| N = 76 | N = 75 | N = 79 | N = 70 | |
| Nombre de patients présentant en moyenne ≥ 3 SCBM par semaine, n/N (%) | ||||
| Semaines 1-4 | 30/76 (39,5)* | 24/75 (32,0) | 25/79 (31,6) | 14/70 (20,0) |
| Nombre de patients présentant une augmentation moyenne de ≥ 1 SCBM par semaine, n/N (%) | ||||
| Semaines 1-4 | 44/72 (61,1)* | 41/72 (56,9)* | 37/73 (50,7)* | 22/65 (33,8) |
| Variation moyenne par rapport aux valeurs initiales de SCBM par semaine | ||||
| Semaines 1-4 | 1,9 | 1,7 | 1,8 | 0,6 |
| Variation moyenne par rapport aux valeurs initiales du score global des symptômes PAC-SYM | ||||
| Semaine 4 | -0,53 | -0,37 | -0,55 | -0,23 |
| Variation moyenne par rapport aux valeurs initiales du score global des symptômes PAC-QOL | ||||
| Semaine 4 | -0,53 | -0,3 | -0,38 | -0,2 |
* p < 0,05 par rapport au placebo (test CMH avec procédure de comparaison multiple de Holm)
14.2 Etudes de biodisponibilité comparatives
PRUCALOPRIDE en comprimés à 1 mg et 2 mg a rempli les critères de dispense de démonstration de bioéquivalence fondée sur le système de classification des produits biopharmaceutiques, comparativement au produit de référence canadien, soit RESOTRAN® (prucalopride sous forme de succinate de prucalopride) en comprimés a 1 mg et 2 mg (Janssen inc.).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce médicament.
16 TOXICOLOGIE NON CLINIQUE
Le profil toxicologique oral du prucalopride a été évalué dans le cadre d’un programme exhaustif d’études comprenant des études à dose unique chez la souris et le rat, des études à doses répétées chez le rat et le chien, des études sur la fertilité et le développement prénatal et postnatal chez le rat, des études sur le développement embryo-fœtale chez le rat et le lapin, des études de mutagénicité in vitro et in vivo, des études de cancérogénicité chez le rat, la souris et la souris néonatale, des études de toxicité juvénile chez le rat et le chien, des études de tolérance locale, des études d’impuretés et de produits de dégradation et enfin des études mécanistiques chez la souris et le rat.
Toxicologie générale :
L’administration par gavage d’une dose unique de prucalopride n’a pas entraîné de mortalité jusqu’à 320 mg/kg chez les souris mâles et jusqu’à 160 mg/kg chez les souris femelles. Chez le rat, la dose orale de 640 mg/kg, la plus élevée testée, n’a pas entraîné de mortalité chez les mâles, tandis que chez les femelles, la mortalité est survenue à 548 mg/kg, mais pas à 320 mg/kg. Une dose intraveineuse unique de 40 mg/kg chez le rat et de 80 mg/kg chez la souris n’a pas eu d’effet létal.
Dans les études de toxicité orale à doses répétées (1, 6 et 12 mois [chiens uniquement]), les doses de 5 et 10 mg/kg/jour étaient celles sans effet nocif observé (NOAEL) chez le rat et le chien, respectivement. Les rapports d’exposition de l’ASC0-24 h aux doses NOAEL par rapport à l’être humain (avec une dose de 2 mg par jour) étaient de 5 et 12 chez les rats mâles et femelles, respectivement, et de 244 chez le chien. Chez le rat, une légère toxicité a été mise en évidence par une augmentation du poids du foie et du cœur, sans corrélation microscopique notable, à l’exception de légères augmentations de l’infiltration focale de cellules inflammatoires chroniques dans le cœur des mâles à 80 mg/kg, et des modifications médiées par la prolactine considérées en raison de l’antagonisme du prucalopride sur les récepteurs dopaminergiques D2 dans l’hypophyse à ≥ 20 mg/kg. Cela consistait en la stimulation des glandes mammaires chez les femelles à ≥ 20 mg/kg et chez les mâles à 80 mg/kg et du tractus génital féminin, indiquant une diminution de l’activité du cycle œstral, à 40 et 80 mg/kg. D’autres changements anatomopathologiques consistaient en : une augmentation du poids du thymus à ≥ 20 mg/kg et une légère nécrose cellulaire individuelle ainsi qu’une phagocytose dans le thymus à 80 mg/kg dans une étude de 6 mois; une augmentation du poids des reins et du pancréas à ≥ 40 mg/kg et du poids des glandes surrénales à 80 mg/kg sans corrélation microscopique et une augmentation du poids de la thyroïde à ≥ 40 mg/kg dans une étude de 4 semaines et une légère augmentation de la hauteur de l’épithélium folliculaire thyroïdien à 80 mg/kg dans une étude de 6 mois. Chez le chien, une toxicité a été observée à 20 et 30 mg/kg (effets sur le SNC, changements histologiques dans le foie et le tractus génital féminin, et létalité chez 3 chiens sur 8 à 30 mg/kg, où la marge d’exposition était plus de 500 fois celle à la dose de 2 mg administrée à l’être humain).
Cancérogénicité :
Les études de cancérogénicité sur le prucalopride ont mis en évidence une augmentation de l’incidence des tumeurs lors d’épreuves biologiques de deux ans chez la souris et le rat, tandis qu’aucune augmentation de l’incidence des tumeurs liée au médicament n’a été observée dans l’étude de cancérogénicité chez la souris néonatale. Les incidences accrues étaient les suivantes : adénocarcinomes des glandes mammaires chez les souris femelles à la dose élevée de 80 mg/kg et chez les rats mâles et femelles aux doses élevées de 80 et 40 mg/kg, respectivement. Les autres augmentations constatées chez les rats comprenaient celles des phéochromocytomes, des adénomes des cellules d’îlots pancréatiques et des adénomes hypophysaires chez les mâles à 80 mg/kg, des adénomes hépatocellulaires chez les mâles à 40 et 80 mg/kg et chez les femelles à 40 mg/kg, ainsi que des adénomes folliculaires de la thyroïde chez les mâles à 80 mg/kg et chez les femelles à 40 mg/kg. Selon les lignes directrices récentes de l’ICH, les observations de tumorgénicité positives chez les rongeurs à des doses supérieures à celles produisant une exposition 25 fois supérieure à celle à laquelle sont soumis les êtres humains ne seraient généralement pas considérées comme susceptibles de refléter un risque pertinent pour l’être humain. Les incidences accrues de tumeurs observées lors d’études sur la cancérogénicité du prucalopride se sont toutes produites à des marges d’exposition (ASC) supérieures à 60 fois la dose thérapeutique de 2 mg à laquelle sont soumis les êtres humains et les marges sans effet étaient proches ou supérieures de 25-fois, à l’exception des tumeurs hépatiques chez les rats mâles recevant la dose moyenne, où la marge n’était que six fois supérieure à la dose humaine de 2 mg.
Le profil tumoral a été considéré comme reflétant des réponses épigénétiques spécifiques aux rongeurs liées à une faible réponse pléiotrope médiée par CAR dans le foie, y compris les augmentations de poids des organes et l’induction des enzymes microsomales (rat) en ce qui concerne les tumeurs hépatiques et thyroïdiennes, ainsi que la stimulation de la sécrétion de prolactine (rat et souris) dans le cas des tumeurs mammaires et hypophysaires. L’incidence accrue de tumeurs thyroïdiennes était probablement une conséquence de l’induction d’enzymes microsomales hépatiques entraînant une augmentation du métabolisme et de l’excrétion de la thyroxine ainsi que de la stimulation de la glande thyroïdienne. Les taux accrus de prolactine étaient probablement dus à l’antagonisme du prucalopride sur les récepteurs de la dopamine D2 dans l’hypophyse. Il en est conclu que le risque tumorigène du prucalopride pour l’être humain est faible.
Génotoxicité :
Les études de génotoxicité ont révélé un résultat positif léger mais reproductible lors du test in vitro de mutation inverse d’Ames utilisant la souche TA100 avec et sans activation métabolique. Le prucalopride a également augmenté in vitro la synthèse d’ADN non programmée (UDS) dans des hépatocytes de rats à des concentrations cytotoxiques ≥ 100 mcg/mL, mais pas à ≤ 50 mcg/mL. La formation d’adduits à l’ADN s’est produite dans le foie de souris et de rats (mais pas dans d’autres tissus) après l’administration orale de prucalopride, mais uniquement dans des conditions de test non standard, et les adduits ne contenaient pas de prucalopride ni aucun de ses métabolites connus. Par conséquent, la relation avec le traitement n’est pas claire.
Cependant, le prucalopride était négatif dans la majorité des épreuves de toxicité génétique qui étaient constituées de ce qui suit : la plupart des souches bactériennes utilisées dans le test d’Ames, la réparation SOS, les cellules de lymphome murin, les lymphocytes circulants humains, le micronoyau murin in vivo, l’UDS in vivo et les tests transgéniques in vivo Big Blue (qui évaluent la mutagénicité et la formation d’adduits dans le foie des rats). Une analyse de la relation d’alerte structurelle n’a montré aucun signe d’alerte de génotoxicité du prucalopride ou de ses métabolites. Par conséquent, du point de vue du poids de la preuve, le prucalopride est considéré comme ayant un faible potentiel génotoxique in vivo.
Toxicologie pour la reproduction et du développement :
Les études de toxicologie reproductive orale chez les rats n’ont mis en lumière aucun effet indésirable jusqu’à 20 mg/kg dans les études de segment I et de segment III. Un intervalle précoïtal accru et une augmentation de la perte préimplantatoire à 80 mg/kg peuvent avoir été attribuables à des effets médiés par la prolactine maternelle dans le cadre de l’étude de segment I. Dans l’étude de segment III, une légère diminution du poids de l’utérus gravide et une diminution marginale du nombre de corps jaunes ont été observées dans le groupe recevant la dose élevée de 80 mg/kg. Dans les études de segment II portant sur des doses orales chez le rat et le lapin, aucune tératogénicité ou autre embryotoxicité n’ont été observées jusqu’aux doses les plus élevées de 80 mg/kg, correspondant à des rapports d’exposition par rapport à l’être humain de 938 chez le rat (sur la base de la Cmax; l’ASC n’étant pas disponible) et 38 chez le lapin (sur la base de l’ASC0-24 h).
Toxicité juvénile :
Des études de toxicité néonatale/juvénile d’une semaine et d’un mois ont été réalisées chez des rats et des chiens, aboutissant à une NOAEL de 5 mg/kg chez le chien ; cependant, des effets, y compris une réduction de gain de poids corporel, se sont produits à toutes les doses testées de prucalopride (5 à 80 mg/kg).
Le tableau 18 résume les marges d’exposition des espèces non cliniques par rapport à celles suite à l’administration d’une dose thérapeutique humaine de 2 mg pour les principaux résultats des études toxicologiques de base.
Tableau 18 : Résumé des marges d’exposition dans les études toxicologiques de base
| Dose sans effet | Rapport | |||
| d’expositiona | ||||
| Nature de l’étude | Espèces et étude | nocif observé | Rapport de | |
| (ASC sauf | ||||
| spécifique | (mg/kg) | dosea | ||
| indication | ||||
| contraire) | ||||
Dose unique (mortalité) |
| 160(F) - 320(M) 320(F) - 640(M) | 4000 - 8000 16000 | N / A N / A |
| Dose répétée |
| 5 10 | 125 250 | 5 (M) -12 (F) 244 |
Reproduction/dé - Rat de segment I 20 500 ~102b veloppement - Rat femelle de 80 2000 938c segment II
| Dose sans effet | Rapport | |||
| d’expositiona | ||||
| Nature de l’étude | Espèces et étude | nocif observé | Rapport de | |
| (ASC sauf | ||||
| spécifique | (mg/kg) | dosea |
indication
| contraire) | ||||
segment II
segment III | 80 20 | 2000 500 | 38 ~102b | |
| Néonatal/juvénile |
4 semaines | < 5 5 | N / A 125 | N / A ~54d |
Génotoxicité (in vivo) |
(souris)
| 640 548 80 | 16000 13700 2000 | N / A 3208c ~430e |
| Cancérogénicité |
de 12 mois | 5 (M) -10 (F) 80 (M) -20 (F) 300 | 125 (M)-250 (F) 2000(M)-500 (F) 7500 | 6 (M) ; 40 (F) 219 (M) ; 24 (F) 1606 (M) ; 1679 (F) |
Légende : M : mâles F : femelles ; N / A : indisponible.
a Dose de 2 mg/50 kg/jour administrée à l’être humain (ASC24 h 7 jours : 109 ng.h/mL). b Rapport d’exposition basé sur l’ASC1-8 h de 11 081 ng/h/mL à la dose de 20 mg/kg au jour 16 de la gestation dans l’étude de segment II chez le rat où l’ASC n’a été déterminée qu’à la dose moyenne.
c Rapport d’exposition basé sur la Cmax chez l’être humain après 7 jours à 7,45 ng/mL.
dRapport d’exposition basé sur l’ASC estimée à partir d’une étude exploratoire d’une semaine chez des chiens nouveau-nés.
e ASC0-24 h basée sur une étude comparable chez des rats Wistar à 80 mg/kg.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. RESOTRANMD (Comprimés de prucalopride, 1 mg et 2 mg), numéro de contrôle de la présentation 275504, monographie de produit, Amdipharm Limited. (08 novembre 2023)