


Monographie de produit - Trulance
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
1 INDICATIONS
, Le traitement de la constipation
idiopathique chronique (CIC) chez les adultes
JAN/2024
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ......... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................ 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants et adolescents (< 18 ans) .......................................................................... 4 1.2 Personnes âgées ................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............ 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................. 5 4.2 Posologie recommandée et modification posologique ............................................ 5 4.4 Administration ........................................................................................................ 5 4.5 Dose oubliée .......................................................................................................... 6
5 SURDOSAGE ................................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT ..................................................................................................... 6
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 7
7.1 Populations particulières ........................................................................................ 7 7.1.1 Femmes enceintes ............................................................................................ 7 7.1.2 Allaitement ........................................................................................................ 8 7.1.3 Enfants et adolescents ...................................................................................... 8 7.1.4 Personnes âgées .............................................................................................. 9
8 EFFETS INDÉSIRABLES ............................................................................................... 9
8.1 Aperçu des effets indésirables ............................................................................... 9 8.2 Effets indésirables observés au cours des essais cliniques ................................. 10 8.3 Effets indésirables peu courants observés au cours des essais cliniques ............ 12 8.5 Effets indésirables observés après la cormmercialisation .................................... 13
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 13
9.4 Interactions médicament-médicament ................................................................. 13 9.5 Interactions médicament-aliment ......................................................................... 13 9.6 Interactions médicament-plante médicinale ......................................................... 14 9.7 Interactions médicament-épreuves de laboratoire ................................................ 14
10 PHARMACOLOGIE CLINIQUE .................................................................................... 14
10.1 Mode d’action ................................................................................................... 14 10.2 Pharmacodynamique ....................................................................................... 14 10.3 Pharmacocinétique ........................................................................................... 15
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT.......................................................... 16
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ................................................................. 17
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................ 17
14 ESSAIS CLINIQUES ..................................................................................................... 18
14.1 Essais cliniques par indication .......................................................................... 18
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 27
RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT ......................................... 30
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1
INDICATIONS
TRULANCE (plécanatide) est indiqué pour :
- Le traitement du syndrome du côlon irritable avec constipation (SCI-C) chez l’adulte.
Le traitement de la constipation idiopathique chronique (CIC) chez les adultes.
1.1 Enfants et adolescents (< 18 ans)
TRULANCE est contre-indiqué chez les enfants de moins de 6 ans. Éviter l’utilisation de TRULANCE chez les patients de 6 à 18 ans, étant donné que son innocuité et son efficacité chez les enfants et les adolescents n’ont pas été établies (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, 10 PHARMACOLOGIE CLINIQUE, Populations particulières).
1.2 Personnes âgées
Personnes âgées (> 65 ans)
Syndrome du côlon irritable avec constipation (SCI-C)
Sur les 1 456 patients ayant participé aux études cliniques contrôlées par placebo portant sur TRULANCE, 114 (7,8 %) avaient 65 ans ou plus. Les études cliniques menées sur TRULANCE ne comprenaient pas un nombre suffisant de patients âgés de 65 ans et plus pour qu’on puisse déterminer si la réponse au traitement dans ce groupe d’âge diffère de celle observée chez les patients de 18 à moins de 65 ans.
Constipation idiopathique chronique (CIC)
Parmi les 2 601 sujets des essais cliniques contrôlés par placebo de TRULANCE, 273 (10 %) avaient 65 ans ou plus. Les études cliniques de TRULANCE n'ont pas inclus un nombre suffisant de patients âgés de 65 ans et plus pour déterminer s'ils réagissent différemment des patients âgés de 18 ans à moins de 65 ans.
2 CONTRE-INDICATIONS
L’administration de TRULANCE (plécanatide) est contre-indiquée :
- Chez les patients présentant une hypersensibilité à ce médicament ou à tout ingrédient de la préparation, y compris tout ingrédient non médicinal, ou à tout composant du contenant. Pour une liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
Chez les enfants de moins de 6 ans en raison du risque de déshydratation grave (voir 7
MISES EN GARDE ET PRÉCAUTIONS, Populations particulière).
- Chez les patients atteints d’une occlusion gastro-intestinale mécanique connue ou soupçonnée.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance rénale ou hépatique
Chez certains patients, la prise de TRULANCE avec de la nourriture a entraîné des selles plus molles et/ou une augmentation des crampes abdominales. Les patients présentant des effets gastro-intestinaux indésirables devraient éviter de consommer des aliments riches en matières grasses et en calories autour du moment de l’administration. Le nombre de selles a augmenté dès 24 heures après le début du traitement par TRULANCE chez certains patients.
4.2 Posologie recommandée et modification posologique
La posologie recommandée de TRULANCE pour le traitement du SCI-C et de la CIC est de 3 mg, à prendre une fois par jour par voie orale avec ou sans nourriture.
Santé Canada n’a pas autorisé d’indication d’utilisation chez les enfants [voir INDICATIONS, Enfants et adolescents].
4.4 Administration
TRULANCE peut être pris avec ou sans nourriture. Le comprimé doit être avalé entier.
Chez les patients adultes ayant des difficultés de déglutition, les comprimés TRULANCE peuvent être écrasés et administrés par voie orale mélangés à de la compote de pommes ou à de l’eau, ou par sonde nasogastrique ou gastrique dans de l’eau. L’administration de comprimés TRULANCE écrasés dans d’autres aliments mous ou d’autres liquides n’a pas fait l’objet de tests.
Administration par voie orale dans de la compote de pommes
- 1. Dans un contenant propre, réduire le comprimé TRULANCE en poudre et le mélanger avec une cuillère à thé de compote de pommes à température ambiante.
- 2. Consommer l’intégralité du mélange immédiatement. Ne pas le conserver pour utilisation ultérieure.
Administration par voie orale dans de l’eau
- 1. Placer le comprimé TRULANCE dans une tasse propre.
- 2. Verser environ 30 mL d’eau à température ambiante dans la tasse.
- 3.
Mélanger doucement l’eau et le comprimé pendant au moins 10 secondes. Le comprimé
TRULANCE va se désagréger dans l’eau.
- 4. Avaler l’intégralité du mélange d’eau et de comprimé immédiatement.
Mises en garde et précautions importantes
- TRULANCE est contre-indiqué chez les enfants de moins de 6 ans.
- Éviter l’utilisation de TRULANCE chez les patients de 6 à 18 ans.
(Voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, 10 PHARMACOLOGIE CLINIQUE, Populations particulières)
- 5. S’il reste une partie du comprimé dans la tasse, y ajouter de nouveau 30 mL d’eau, mélanger pendant 10 secondes puis avaler immédiatement.
- 6. Ne pas conserver le mélange d’eau et de comprimé pour utilisation ultérieure.
Administration par sonde nasogastrique ou gastrique (dans de l’eau)
- 1. Placer le comprimé TRULANCE dans une tasse propre avec 30 mL d’eau à température ambiante.
- 2.
Mélanger doucement l’eau et le comprimé pendant au moins 15 secondes. Le comprimé
TRULANCE va se désagréger dans l’eau.
- 3. Rincer la sonde nasogastrique ou gastrique avec 30 mL d’eau à l’aide d’une seringue appropriée.
- 4. Aspirer le mélange à l’aide de la seringue, puis l’administrer immédiatement par la sonde nasogastrique ou gastrique. Ne pas le conserver pour utilisation ultérieure.
- 5. S’il reste une partie du comprimé dans la tasse, y ajouter de nouveau 30 mL d’eau, mélanger pendant au moins 15 secondes, puis, toujours avec la même seringue, l’administrer par la sonde nasogastrique ou gastrique.
- 6.
À l’aide de la même seringue ou d’une nouvelle, rincer la sonde nasogastrique ou gastrique avec au moins 10 mL d’eau.
4.5 Dose oubliée
Si le patient a oublié le prendre une dose, il doit sauter cette dose et prendre la suivante selon l’horaire habituel. Il ne faut pas prendre deux doses à la fois.
5 SURDOSAGE
Aucun cas de surdosage au plécanatide n’a été signalé. Lors des études, des doses maximales de 48,6 mg ont été tolérées par des adultes en bonne santé. Les manifestations de surdosage doivent être prises en charge par un traitement symptomatique approprié, au besoin, en prenant garde au maintien de l’équilibre électrolytique.
Pour la prise en charge d’une surdose médicamenteuse soupçonnée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT
Tableau 1 : Formes posologiques, concentrations, composition et conditionnement
Chaque comprimé TRULANCE contient 3 mg de plécanatide. Le comprimé est blanc ou blanchâtre, lisse et rond, avec l’inscription « SP » gravée d’un côté, et « 3 » de l’autre.
Les comprimés TRULANCE sont offerts en flacons blancs en polyéthylène haute densité contenant 7 ou 30 comprimés et en plaquettes alvéolées en aluminium de doses unitaires contenant 7 ou 30 comprimés.
Voie d’administration | Forme posologique, concentration, composition | Ingrédients non médicinaux |
| Orale | Comprimé à 3 mg | Cellulose microcristalline, stéarate de magnésium |
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Risque de déshydratation grave chez les enfants
TRULANCE est contre-indiqué chez les enfants de moins de 6 ans. L’innocuité et l’efficacité de TRULANCE chez les patients de moins de 18 ans n’ont pas été établies. Chez de jeunes souriceaux (âge équivalent entre 1 mois et moins de 2 ans chez l’humain), le plécanatide a causé l’augmentation de la sécrétion de fluides intestinaux par suite de la stimulation de la guanylate cyclase-C (GC-C), entraînant la mort de certains souriceaux au cours des premières 24 heures, vraisemblablement par déshydratation. En raison de l’augmentation de l’expression de la GC-C dans l’intestin, les enfants de moins de 6 ans semblent plus susceptibles que ceux de 6 ans et plus de présenter une diarrhée intense et ses conséquences potentiellement graves.
Éviter l’utilisation de TRULANCE chez les patients de 6 ans à moins de 18 ans. Bien qu’on n’ait pas constaté de décès chez les souriceaux plus âgés, étant donné ceux constatés chez les jeunes souriceaux et le manque de données relatives à l’innocuité et à l’efficacité cliniques chez les enfants, éviter l’utilisation de TRULANCE chez les patients de 6 ans à moins de 18 ans (voir Populations particulières).
Diarrhée
La diarrhée a été la réaction indésirable la plus fréquente dans quatre essais cliniques contrôlés par placebo, deux chez des patients atteints de SII-C et deux chez des patients atteints de CIC. Des diarrhées sévères ont été signalées chez 0,6 % des patients dans deux essais chez des patients atteints de SII-C et chez 0,6 % des patients dans les deux essais chez des patients atteints de CIC (voir 8 Effets indésirables). En cas de diarrhée sévère, suspendre le traitement et réhydrater le patient.
7.1 Populations particulières
7.1.1 Femmes enceintes
Très peu de cas de grossesse ont été signalés dans les essais cliniques.
Le plécanatide et son métabolite actif présentent une absorption négligeable dans la circulation générale après une administration par voie orale, et leur utilisation par des femmes enceintes ne devrait pas entraîner une exposition fœtale au médicament. Les données existantes sur l’utilisation de TRULANCE chez la femme enceinte ne sont pas suffisantes pour indiquer l’ensemble des risques de malformation congénitale ou de fausse couche liés à l’utilisation du médicament. Lors d’études sur le développement embryofœtal chez les animaux, l’administration de plécanatide par voie orale chez la souris et le lapin pendant l’organogénèse à des doses bien plus élevées que celles recommandées chez l’humain n’a entraîné aucun effet observable.
Données sur les animaux
On a administré du plécanatide à des souris et des lapines gestantes pendant l’organogénèse. Aucun effet délétère sur le développement embryofœtal n’a été observé avec des doses atteignant 800 mg/kg/jour chez la souris et 250 mg/kg/jour chez le lapin. L’administration par voie orale d’une dose maximale de 600 mg/kg/jour chez la souris pendant l’organogénèse et la lactation n’a entraîné aucune anomalie de développement ni d’effets sur la croissance, l’apprentissage, la mémoire ou la fertilité de la progéniture lors de sa maturation.
La dose maximale recommandée chez l’humain est d’environ 0,05 mg/kg/jour, le poids corporel de référence étant 60 kg. Une exposition générale limitée au plécanatide a été observée chez l’animal pendant l’organogénèse (aire sous la courbe de la concentration plasmatique en fonction du temps [ASCt] = 449 ng•h/mL chez les lapins ayant reçu 250 mg/kg/jour). Les concentrations de plécanatide et de son métabolite actif ne sont pas quantifiables dans le plasma humain après l’administration de la dose clinique recommandée. Par conséquent, les posologies chez l’animal et chez l’humain ne devraient pas être comparées directement aux fins d’évaluation de l’exposition relative (voir 16 Toxicologie non clinique, toxicité liée à la reproduction et tératologie).
7.1.2 Allaitement
Dans une étude de lactation à dose unique avec 3 mg de plecanatide, sur les 6 patientes ayant participé, 1 patiente avait du plecanatide détectable dans le lait maternel 2 heures après l'administration de la dose. Le plecanatide était inférieur au seuil de quantification chez toutes les autres patientes et à tous les autres moments. Une prudence particulière doit être observée lors de la prescription de plecanatide aux patientes allaitantes en raison des risques potentiels pour les enfants (voir 2 CONTRE-INDICATIONS, 7.1.3 Enfants et adolescents).
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans)
Lors d’études non cliniques menées chez de jeunes souriceaux (âge équivalent entre 1 mois et moins de 2 ans chez l’humain), l’administration de plécanatide par voie orale a entraîné la mort de certains individus en moins de 24 heures, comme indiqué ci-dessous dans les données relatives à la toxicité juvénile chez l’animal. En raison de l’augmentation de l’expression de la GC-C dans l’intestin, les enfants de moins de 6 ans semblent plus susceptibles que ceux de 6 ans et plus de présenter une diarrhée et ses conséquences potentiellement graves. TRULANCE est contre-indiqué chez les enfants de moins de 6 ans. Étant donné les décès constatés chez les jeunes souriceaux et le manque de données relatives à l’innocuité et à l’efficacité cliniques chez les enfants et les adolescents, éviter l’utilisation de TRULANCE chez les patients de 6 à 18 ans.
Données relatives à la toxicité juvénile chez l’animal
Des doses uniques de plécanatide de 0,5 mg/kg et 10 mg/kg administrées par voie orale ont entraîné la mort de jeunes souriceaux 7 et 14 jours après leur naissance, respectivement (âge équivalent entre 1 mois et moins de 2 ans chez l’humain). Des augmentations du poids du contenu intestinal entraînées par le traitement ont été observées chez les jeunes souriceaux à la suite de l’administration de doses uniques de plécanatide le 14e jour après leur naissance (âge équivalent d’environ moins de 2 ans chez l’humain), ce qui concorde avec l’augmentation du volume de fluides observée dans la lumière intestinale. Bien que la dose recommandée chez l’humain soit d’environ 0,05 mg/kg/jour, le poids corporel de référence étant 60 kg, la concentration de plécanatide et de son métabolite actif ne sont pas quantifiables dans le plasma d’un humain adulte, tandis que leur absorption dans la circulation générale a été démontrée lors des études de toxicité chez de jeunes animaux.
Selon les données fournies à Santé Canada pour évaluation, l’innocuité et l’efficacité de TRULANCE n’ont pas été établies chez les enfants et les adolescents; par conséquent, Santé Canada n’a pas autorisé d’indication pour une utilisation chez cette population (voir 1 INDICATIONS, 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
7.1.4 Personnes âgées
Syndrome du côlon irritable avec constipation (SCI-C)
Sur les 1 456 patients ayant participé aux essais cliniques portant sur TRULANCE, 7,8 % étaient âgés de 65 ans ou plus. Les études cliniques menées sur TRULANCE ne comprenaient pas un nombre suffisant de patients âgés de 65 ans et plus pour qu’on puisse déterminer si la réponse au traitement dans ce groupe d’âge diffère de celle observée chez les patients de 18 à moins de 65 ans.
Constipation Idiopathique Chronique (CIC)
Parmi les 2 601 sujets des essais cliniques contrôlés par placebo de TRULANCE, 273 (10 %) avaient 65 ans ou plus, et 47 (2 %) avaient 75 ans ou plus. Les études cliniques de TRULANCE n'ont pas inclus un nombre suffisant de patients âgés de 65 ans et plus pour déterminer s'ils réagissent différemment des patients âgés de 18 ans à moins de 65 ans.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Syndrome du côlon irritable avec constipation (SCI-C)
L’innocuité de TRULANCE dans le traitement du SCI-C a été évaluée lors de deux études contrôlées par placebo chez 1 879 patients au total (population en IDT-S, 1 255 patients traités par TRULANCE et 624 par placebo). Au total, 17 patients (0,8 %) ont signalé 20 effets indésirables graves, l’incidence de ces derniers étant similaire dans les groupes de l’étude traités par le placebo (0,8 %), par TRULANCE à 3 mg (0,8 %) et par TRULANCE à 6 mg (0,7 %). Une augmentation du taux de transaminases a été signalée chez deux patients (0,1 % dans l’ensemble des deux groupes traités par TRULANCE; 0 % dans le groupe placebo). Tous les autres effets indésirables ont été signalés chez moins de 0,1 % des patients de l’ensemble des deux groupes traités par TRULANCE. Aucun des effets indésirables graves signalés lors des études contrôlées par placebo n’ont été jugés en lien avec le médicament étudié. Aucune tendance évidente n’a pu être détectée entre les différents types d’effets indésirables graves signalés dans les groupes sous placebo et sous TRULANCE.
L’effet indésirable le plus souvent signalé (> 1,0 %) dans l’ensemble des groupes de patients traités par TRULANCE était la diarrhée (4,1 %) par comparaison avec le groupe placebo (1,0 %). Les autres effets indésirables signalés chez plus de 1,0 % des patients ayant reçu un traitement actif comprennent maux de tête, nausées, grippe, rhinopharyngite, infection des voies urinaires, infection des voies respiratoires supérieures et étourdissements. Deux décès ont été signalés lors de l’étude clinique sur le SCI-C, mais aucun des deux n’était lié à TRULANCE. L’un des patients n’a pas été traité par TRULANCE, et le deuxième est mort noyé. TRULANCE a été généralement bien toléré, la plupart des effets indésirables étant d’intensité légère ou modérée.
Constipation Idiopathique Chronique (CIC)
La sécurité de TRULANCE dans la CIC a été évaluée dans deux études contrôlées par placebo impliquant un total de 2345 patients (IDT-S, 1557 patients traités par TRULANCE et 786 traités par placebo). Un total de 30 patients (1,1 %) ont signalé 31 événements indésirables graves (EIG), l'incidence étant similaire dans les groupes placebo (1,2 %), plecanatide 3 mg (1,2 %) et plecanatide 6 mg (0,9 %) de l'étude. Une augmentation de l'aspartate aminotransférase a été rapportée chez 2 patients (0,1 % chacun). Tous les autres EIG ont été rapportés chez un patient traité par plecanatide. Deux EIG ont été considérés comme liés au médicament de l'étude, à savoir une diverticulite aiguë du côlon sigmoïde chez un patient du groupe placebo et un test de fonction hépatique anormal chez un patient du groupe plecanatide 6 mg.
L'événement indésirable le plus fréquemment rapporté (>1,0 %) dans le groupe combiné de plecanatide a été la diarrhée (4,8 %) par rapport au groupe placebo (1,3 %). D'autres événements indésirables signalés dans moins de 0,5 % de chaque groupe de traitement actif comprenaient des éruptions cutanées (0,4 %) et une augmentation de l'amylase sanguine (0,2 %). Un décès a été signalé dans l'étude clinique CIC. Un patient du groupe de traitement plecanatide 6 mg de l'étude de sécurité à long terme est décédé en raison de l'EIG d'un infarctus du myocarde. En conséquence, ce décès n'était pas lié au médicament de l'étude.
8.2 Effets indésirables observés au cours des essais cliniques
Syndrome du côlon irritable avec constipation (SCI-C)
Les essais cliniques étant menés dans des conditions très particulières, les taux d’effets indésirables observés dans les essais cliniques peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables associés à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’approximation des taux.
Le tableau 2 présente l’incidence des effets indésirables survenus en cours de traitement chez 1 % ou plus des patients ayant reçu TRULANCE lors des essais cliniques de phase III contrôlés par placebo et à double insu menés chez des adultes atteints de SCI-C.
Tableau 2 : Effets indésirables survenus chez 1,0 % ou plus des patients traités par TRULANCE et à une incidence supérieure que chez les patients traités par placebo lors des deux essais de phase III contrôlés par placebo sur le SCI-C
Système / organe Terme privilégié | Placebo (n = 730) (%) | TRULANCE à 3 mg (n = 726) (%) | TRULANCE à 6 mg (n = 726) (%) | TRULANCE Total (n = 1452) (%) |
| Troubles gastro-intestinaux | ||||
| Diarrhée* | 1,0 | 4,3 | 4,0 | 4,1 |
| Nausées | 1,0 | 1,8 | 1,1 | 1,4 |
| Infections et infestations | ||||
| Rhinopharyngite | 1,2 | 1,5 | 0,8 | 1,2 |
Infection des voies respiratoires supérieures | 0,8 | 1,2 | 0,4 | 0,8 |
| Infection des voies urinaires | 0,7 | 1,0 | 1,5 | 1,2 |
| Troubles du système nerveux | ||||
| Étourdissements | 0,4 | 1,0 | 0,3 | 0,6 |
| Maux de tête | 2,2 | 2,2 | 0,9 | 2,1 |
* Les signalements de selles molles et de l’augmentation de la fréquence des selles ont été enregistrés comme effets indésirables si ces symptômes incommodaient le patient.
Constipation Idiopathique Chronique (CIC)
Étant donné que les essais cliniques sont réalisés dans des conditions très spécifiques, les taux d'effets indésirables observés lors des essais cliniques peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux des essais cliniques d'un autre médicament. Les informations sur les effets indésirables provenant des essais cliniques sont utiles pour identifier les événements indésirables liés au médicament et pour estimer les taux.
Le tableau 3 présente l'incidence des événements indésirables survenus lors du traitement dans les deux études de phase 3, à double insu et contrôlées par placebo, chez des patients adultes souffrant de CIC, survenant chez ≥0,50 % des patients traités par TRULANCE.
Tableau 3 : Effets indésirables survenant chez ≥0,5 % des patients traités par TRULANCE et avec une incidence supérieure à celle des patients traités par placebo dans deux essais cliniques de phase 3 contrôlés par placebo en CIC.
| Système / organe Terme privilégié | Placebo n = 924 (%) | TRULANCE | TRULANCE | TRULANCE | ||||||
| 3mg | 6mg | combiné | ||||||||
| n = 941 | n = 926 | n = 1867 | ||||||||
| (%) | (%) | (%) | ||||||||
| Troubles gastro-intestinaux | ||||||||||
| Distension abdominale | 0.3 | 1.1 | 0.9 | 1.0 | ||||||
| Diarrhée | 1.3 | 4.6 | 5.1 | 4.8 | ||||||
| Flatulence | 0.6 | 1.0 | 0.9 | 0.9 | ||||||
| Vomissement | 0.4 | 0.6 | 0.4 | 0.5 | ||||||
| Troubles généraux et conditions liées au site d'administration | ||||||||||
| Pyrexie | 0.4 | 0.5 | 0.4 | 0.5 | ||||||
| Infections et Infestations | ||||||||||
| Bronchite | 0.4 | 0.6 | 0.5 | 0.6 | ||||||
| Sinusite | 0.4 | 1.3 | 0.6 | 1.0 | ||||||
| Infection des voies respiratoires supérieures | 1.1 | 1.5 | 0.6 | 1.1 | ||||||
| Infection des voies urinaires | 1.7 | 1.6 | 1.4 | 1.5 | ||||||
| Troubles du système nerveux | ||||||||||
| Mal de tête | 1.9 | 1.8 | 1.7 | 1.8 | ||||||
| Musculoskeletal and connective tissue disorders | ||||
| Arthralgie | 0.4 | 0.7 | 0.4 | 0.6 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Toux | 0.4 | 1.0 | 0.5 | 0.7 |
Effets indésirables entraînant l’abandon du traitement
Syndrome du côlon irritable avec constipation (SCI-C)
Le traitement a été abandonné en raison d’effets indésirables chez 2,3 % des patients ayant reçu TRULANCE, contre 0,4 % des patients du groupe ayant reçu le placebo. Les effets indésirables les plus souvent signalés ayant entraîné l’abandon du traitement dans l’ensemble des groupes ayant reçu TRULANCE ont été les troubles gastro-intestinaux (1,8 % contre 0,1 % dans le groupe placebo). L’effet indésirable ayant entraîné l’abandon du traitement le plus souvent signalé dans l’ensemble des groupes ayant reçu TRULANCE a été la diarrhée (1,3 %), suivie des douleurs abdominales, des nausées et d’une élévation des taux de transaminases (0,1 % chacun). Bien que l’incidence des diarrhées ayant conduit à l’abandon du traitement soit faible, elle était plus élevée dans les deux groupes ayant reçu TRULANCE combinés que dans le groupe placebo (1,3 % contre 0 %), 1,2 % et 1,4 % pour les groupes ayant reçu 3 mg et 6 mg, respectivement.
Constipation Idiopathique Chronique (CIC)
L'interruption du traitement en raison d'événements indésirables (EI) a concerné 5,3 % des patients traités par TRULANCE pour la CIC, contre 2,5 % dans le groupe placebo. Les événements indésirables les plus fréquemment rapportés, ayant conduit à l'interruption du traitement dans le groupe combiné de plecanatide, étaient la diarrhée (119 patients, 2,7 %), la douleur abdominale (12 patients, 0,3 %), la grossesse (10 patients, 0,2 %), la distension abdominale (9 patients, 0,2 %), l'incontinence fécale (4 patients, 0,1 %), les flatulences (4 patients, 0,1 %), les nausées (4 patients, 0,1 %) et le mal de tête (4 patients, 0,1 %). Tous les autres termes préférés ont été rapportés par 3 patients ou moins traités par plecanatide. Bien que l'incidence des événements les plus fréquemment rapportés ait été faible, le groupe combiné de plecanatide a présenté une incidence plus élevée que le groupe placebo pour les diarrhées (2,7 % contre 0,4 %), la grossesse (0,2 % contre 0,1 %), la distension abdominale (0,2 % contre 0,1 %), l'incontinence fécale (0,1 % contre 0 %), et les flatulences (0,1 % contre 0 %).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
D'autres effets indésirables signalés moins de 1 % chez des patients atteints du SCI-C et moins de 0,5 % chez des patients atteints de CIC sont énumérés ci-dessous par système corporel :
Troubles gastro-intestinaux : distension abdominale, douleurs abdominales, anomalie des bruits gastro-intestinaux, reflux gastro-œsophagien pathologique.
Troubles généraux ou affections au point d’administration : pyrexie.
Épreuves de laboratoire : élévation des transaminases; Amylase sanguine élevée.
Troubles du métabolisme et de la nutrition : perte d’appétit.
Troubles musculo-squelettiques et des tissus conjonctifs : Douleur au dos.
Troubles du système nerveux : migraines, paresthésie, névralgie sciatique, syncope.
8.5 Réactions indésirables post-commercialisation
Les réactions indésirables suivantes ont été signalées dans de rares cas au cours d’études réalisées dans le cadre de la pharmacovigilance.
Réactions d’hypersensibilité : démangeaisons cutanées, urticaire, éruption cutanée.
Troubles gastro-intestinaux : hémorragie du bas appareil digestif, vomissements.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Ni le plecanatide ni son métabolite actif n'ont inhibé les enzymes cytochrome P450 (CYP) 2C9 et 3A4, et ils n'ont pas induit CYP3A4 in vitro. Le plecanatide et son métabolite actif n'étaient ni des substrats ni des inhibiteurs des transporteurs P-glycoprotéine (P-gP) ou de la protéine de résistance au cancer du sein (BCRP) in vitro.
9.4 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas fait l’objet d’une évaluation. Les concentrations plasmatiques de plécanatide et de son métabolite actif ne sont pas quantifiables après l’administration des doses recommandées sur le plan clinique; par conséquent, on se n’attend à aucune interaction médicament-médicament ni à aucune interaction médicamenteuse par l’intermédiaire de la liaison du plécanatide ou de son métabolite actif aux protéines plasmatiques. TRULANCE n’est ni un inhibiteur, ni un inducteur du CYP3A. Il n’est pas non plus un inhibiteur du CYP2C9 d’après les résultats des études in vitro. Le plécanatide et son métabolite actif ne sont ni des substrats, ni des inhibiteurs in vitro de la glycoprotéine-P (P-gp) ou de la protéine de résistance du cancer du sein (BCRP), deux transporteurs membranaires.
9.5 Interactions médicament-aliment
TRULANCE peut être pris avec ou sans nourriture.
Lors d’une étude croisée, 24 sujets sains ont reçu une dose unique de TRULANCE à 9 mg (trois fois la dose recommandée) dans trois états différents : à jeun, après un repas pauvre en gras et en calories (environ 350 calories : 17 % de lipides, 66 % de glucides et 17 % de protéines) ou après un repas riche en gras et en calories (environ 1 000 calories : 60 % de lipides, 25 % de glucides et 15 % de protéines). Le plécanatide a été détecté chez un seul patient (à jeun), une demi-heure et une heure après l’administration du médicament. Les concentrations de plécanatide étaient inférieures aux valeurs mesurables pour tous les autres points de mesure et chez tous les autres patients. Le métabolite actif n’a été détecté chez aucun patient.
Au cours de cette étude, les effets de la nourriture ont été nuls ou minimes sur la fréquence des selles, le temps écoulé avant les premières selles, la défécation impérieuse et l’incontinence fécale. Les effets potentiels de la nourriture ont été quantifiés selon le score obtenu sur l’échelle de Bristol (Bristol Stool Form Scale, BSFS) et l’intensité des crampes abdominales. Lors des phases de traitement avec repas pauvre en gras et en calories et avec repas riche en gras et en calories, on a constaté de légères augmentations des scores sur l’échelle de Bristol, associées avec des selles plus molles; de plus, on a constaté une augmentation de l’incidence de crampes abdominales légères, modérées ou graves après un repas riche en gras et en calories ou après un repas pauvre en gras et en calories. Il faudrait conseiller aux patients présentant des effets gastro-intestinaux indésirables d’éviter de consommer des aliments riches en matières grasses et en calories autour du moment de l’administration.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas fait l’objet d’une évaluation.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec des épreuves de laboratoire n’ont pas fait l’objet d’une évaluation.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le plécanatide, un peptide synthétique formé de 16 acides aminés, est un analogue structurel de l’uroguanyline humaine et, comme l’uroguanyline, il s’agit d’un puissant agoniste ciblant la guanylate cyclase-C (GC-C) et ayant des activités analgésique et sécrétoire dans les viscères. La liaison du plécanatide aux récepteurs de GC-C dépend du pH, et le plécanatide est plus actif à des pH légèrement acides. Le plécanatide et son métabolite actif se lient tous deux à la GC-C et agissent localement sur la surface luminale de l’épithélium intestinal. L’activation de la GC-C entraîne une augmentation des concentrations intra- et extracellulaires de guanosine monophosphate cyclique (GMPc). L’augmentation de la concentration extracellulaire de GMPc est associée à une baisse de l’activité des nerfs sensitifs dans les modèles animaux de douleurs viscérales. L’augmentation de la concentration intracellulaire de GMPc stimule la sécrétion de chlorure et de bicarbonate dans la lumière de l’intestin, principalement par l’activation du canal ionique de régulation de la perméabilité transmembranaire de la fibrose kystique (CFTR), ce qui entraîne une hausse de la quantité de fluide intestinal et accélère le transit. Dans les modèles animaux, on a montré que le plécanatide provoque l’augmentation de la sécrétion de fluide dans le tractus gastro-intestinal, ce qui entraîne une accélération du transit intestinal et des modifications à la consistance des selles.
10.2 Pharmacodynamique
Les effets pharmacologiques de TRULANCE chez l’humain n’ont pas fait l’objet d’une évaluation complète. Les études cliniques et animales ont permis de montrer que TRULANCE accélère le transit colique, ramollit les selles et en augmente la fréquence.
10.3 Pharmacocinétique
Absorption
Le plécanatide présente une absorption très faible et sa disponibilité générale après administration par voie orale est négligeable. Les concentrations plasmatiques de plécanatide et de son métabolite actif sont trop faibles pour être quantifiées après la prise d’une dose de TRULANCE de 3 mg par voie orale. Par conséquent, les paramètres pharmacocinétiques standards comme l’ASC, la concentration maximale (Cmax) et la demi-vie (t½) ne peuvent pas être calculés.
Distribution
Étant donné que les concentrations de plécanatide après administration par voie orale de doses d’importance clinique ne sont pas quantifiables, on s’attend à ce que le plécanatide soit très faiblement distribué dans les tissus. Le plécanatide administré par voie orale arrive dans le tractus gastro-intestinal, où il exerce ses effets d’agoniste de la GC-C tout en présentant une exposition générale négligeable. Le plécanatide se lie peu voire pas du tout à la sérumalbumine ou à l’alpha-1-glycoprotéine acide humaines.
Métabolisme
Le plécanatide est métabolisé dans le tractus gastro-intestinal en métabolite actif par la perte de sa leucine terminale. Le plécanatide et son métabolite sont tous les deux dégradés par protéolyse dans la lumière intestinale en peptides de petite taille et acides aminés naturels.
Élimination
L’élimination du produit n’a pas fait l’objet d’études chez l’humain. Les concentrations de plécanatide et de son métabolite actif ne sont pas quantifiables dans le plasma après l’administration des doses cliniques recommandées.
Populations particulières et états pathologiques
Enfants et adolescents (< 18 ans)
La vérification de l’effet de l’âge sur la pharmacocinétique clinique du plécanatide n’a pas fait l’objet d’études cliniques, étant donné que la concentration plasmatique de ce dernier n’est pas quantifiable après son administration par voie orale. TRULANCE est contre-indiqué chez les enfants de moins de 6 ans et son utilisation n’est pas recommandée chez les patients de 6 à 18 ans, étant donné que son innocuité et son efficacité chez les enfants et les adolescents n’ont pas été établies (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants et adolescents et 16 TOXICOLOGIE NON CLINIQUE, Toxicité liée à la reproduction et tératologie).
Personnes âgées
La vérification de l’effet de l’âge sur la pharmacocinétique de TRULANCE n’a pas fait l’objet d’études cliniques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées) pour obtenir davantage de renseignements au sujet des patients de 65 ans et plus.
Sexe
La vérification de l’effet du sexe sur la pharmacocinétique de TRULANCE n’a pas fait l’objet d’études cliniques. Le sexe ne devrait pas avoir d’effet sur la pharmacocinétique de TRULANCE.
Insuffisance hépatique
TRULANCE n’a pas été étudié spécifiquement chez les patients atteints d’insuffisance hépatique. L’insuffisance hépatique ne devrait pas avoir d’effet sur le métabolisme ou l’élimination du médicament mère ou de son métabolite étant donné la faible disponibilité générale du plécanatide après administration par voie orale et sa métabolisation au sein du tractus gastro-intestinal.
Insuffisance rénale
TRULANCE n’a pas été étudié spécifiquement chez les patients atteints d’insuffisance rénale. Cette dernière ne devrait pas avoir d’effet sur l’élimination du médicament mère ou de son métabolite en raison de la faible disponibilité générale du plécanatide après administration par voie orale et de sa métabolisation au sein du tractus gastro-intestinal.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Les flacons et plaquettes alvéolées de TRULANCE doivent être entreposés à température ambiante (entre 15 et 30 °C). Ne pas retirer le dessiccatif du flacon. Conserver à l’abri de l’humidité. Garder hors de la portée et de la vue des enfants.
Comme pour tout médicament d’ordonnance, TRULANCE doit être mis au rebut de façon appropriée : tout médicament inutilisé et périmé peut être rapporté dans n’importe quelle pharmacie du Canada.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : plécanatide
Dénomination chimique : L-Leucine, L-asparaginyl-L-α-aspartyl-L-α-glutamyl-L-cystéinyl-L-αglutamyl-L-leucyl-L-cystéinyl-L-valyl-L-asparaginyl-L-valyl-L-alanyl-L-cystéinyl-L-thréonylglycyl-Lcystéinyl-, cyclique (4→12),(7→15)-bis(disulfide)
Formule moléculaire : C65H104N18O26S4
Masse moléculaire : 1 682 daltons
Formule développée : Le plécanatide est un peptide formé de 16 acides aminés ordonnés comme suit :
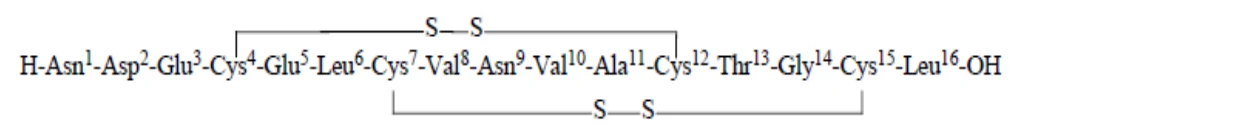
Propriétés physicochimiques
Description : Poudre amorphe blanche ou blanchâtre
Solubilité : Le plécanatide est soluble dans l’ensemble du spectre des pH physiologiques, les volumes dose/solubilité étant < 1 mL.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Syndrome de côlon irritable avec constipation (SCI-C)
L’efficacité de TRULANCE (comprimés de plécanatide) dans le traitement du SCI-C a été établie lors de deux essais cliniques multicentriques à double insu et à répartition aléatoire contrôlés par placebo chez des adultes : études SP304203-04 (étude 04) et SP304203-05 (étude 05). Dans la population selon l’intention de traiter (ITT), 699 patients (étude 04) et 754 patients (étude 05) au total ont reçu un traitement par TRULANCE (à 3 mg ou 6 mg) une fois par jour; l’efficacité du traitement chez ces patients a fait l’objet d’une évaluation. Lors des études cliniques, le médicament a été administré sans considérations relatives à l’ingestion d’aliments. La moyenne d’âge globale chez la population de ces études était de 44 ans (de 18 à 83 ans), 74 % des participants étaient des femmes, 73 % des participants étaient blancs et 22 % noirs. Le tableau 4 ci-dessous présente un résumé des plans des études et de leurs aspects démographiques.
Tableau 4 : Résumé des caractéristiques démographiques des patients dans les études étayant l’efficacité de TRULANCE dans le traitement du SCI-C (population selon l’intention de traiter
[IDT])
| No de l’essai | Plan de l’essai/ durée | Posologie par voie orale | Sujets de l’étude (n) [Femmes/hommes] | Moyenne d’âge (amplitude) | Caractéristiques initiales moyennes (écart-type) | |
| 04 | Essai multicentrique à double insu et à répartition aléatoire contrôlé par placebo de 12 semaines | Une dose quotidienne Placebo 3 mg 6 mg | 354 (272/82) 351 (267/84) 349 (266/83) | 18-81 | Nbre de DCS/sema ine 0,2 ± 0,4 0,2 ± 0,5 0,3 ± 0,5 | Douleur Abdominale 6,1 ± 1,8 5,9 ± 1,7 6,0 ± 1,8 |
| 05 | Essai multicentrique à double insu et à répartition aléatoire contrôlé par placebo de 12 semaines | Une dose quotidienne Placebo 3 mg 6 mg | 379 (272/107) 377 (270/107) 379 (273/106) | 18-83 | 0,2 ± 0,5 0,3 ± 0,5 0,3 ± 0,5 | 6,4 ± 1,6 6,6 ± 1,6 6,5 ± 1,7 |
DCS = défécation complète spontanée
Score des douleurs abdominales évalué selon une échelle de 11 points (0 : aucune, 10 : très intense)
Tous les patients respectaient le critère Rome III pour le SCI durant les trois mois précédant la visite de sélection, les symptômes étant apparus au moins six mois avant le diagnostic. Pour établir un diagnostic, les douleurs ou la gêne abdominales devaient être récurrentes au moins trois jours par mois dans les trois derniers mois, et associées à au moins deux des éléments suivants :
- soulagement lors de la défécation;
- apparition des symptômes associée à une modification de la fréquence des selles;
- apparition des symptômes associée à une modification de la consistance des selles.
Les patients respectaient le critère de différenciation du SCI-C pour la constipation, caractérisé par des défécations pour lesquelles 25 % des selles ou plus étaient dures ou grumeleuses [score de 1 ou 2 selon l’échelle de Bristol (Bristol Stool Form Scale, BSFS)] et 25 % ou moins de défécations spontanées signalées (sans utilisation de laxatifs) étaient molles ou liquides (score de 6 ou 7 selon l’échelle de Bristol).
L’efficacité de TRULANCE a été évaluée selon une analyse de l’ensemble des répondants, en fonction de l’intensité des douleurs abdominales et de la fréquence des selles [critère d’évaluation de défécation complète spontanée (DCS)]. L’efficacité a été évaluée selon les renseignements fournis par les patients quotidiennement dans un journal électronique à l’aide d’un répondeur vocal interactif.
Critères d’évaluation principaux
Le critère d’évaluation principal de l’efficacité était le pourcentage de répondants complets correspondant à des répondants à la fois pour l’intensité des douleurs abdominales et pour les DCS chaque semaine pendant au moins 6 des 12 premières semaines de traitement.
- Un répondant pour les douleurs abdominales hebdomadaires est défini comme un patient dont la moyenne hebdomadaire des scores quotidiens de douleurs abdominales liées au SCI a baissé d’au moins 30 % par rapport à la moyenne hebdomadaire de départ.
- Un répondant pour les DCS est défini comme un patient dont la fréquence des DCS a augmenté d’au moins 1 DCS par semaine par rapport au départ.
Lors des deux études contrôlées par placebo (études 04 et 05), le traitement par plécanatide a entraîné un pourcentage de répondants complets significativement plus important que le placebo. Le pourcentage de répondants complets pour l’étude 04 a été de 30,2 % dans le groupe ayant reçu le plécanatide à 3 mg et de 17,8 % dans celui ayant reçu le placebo (p < 0,001 par rapport au placebo); pour l’étude 05, il a été de 21,5 % avec la dose de 3 mg (p = 0,009) et de 14,2 % avec le placebo.
Lors des études 04 et 05, un troisième groupe de traitement ayant reçu TRULANCE à 6 mg une fois par jour après répartition aléatoire n’a pas permis de démontrer un avantage supplémentaire du traitement au-delà de la dose de 3 mg. La posologie de TRULANCE à 6 mg n’est par conséquent pas recommandée.
Tableau 5 : Efficacité de TRULANCE dans le SCI-C (population en IDT)
Critères d’évaluation secondaires
Trois critères d’évaluation secondaires portant sur l’efficacité ont fait l’objet d’une évaluation : les répondants chez qui l’efficacité a été soutenue, les modifications de consistance des selles par rapport au départ et les modifications de l’effort de défécation par rapport au départ. Les répondants chez qui l’efficacité était soutenue étaient des patients répondants hebdomadaires, c’est-à-dire qu’ils répondaient aux critères d’intensité des douleurs abdominales et de répondant pour les DCS la même semaine au moins 6 des 12 premières semaines de traitement et au moins 2 des 4 semaines de traitement du 3ème mois.
Dans les deux études, le traitement par plécanatide a entraîné un pourcentage significativement plus élevé de répondants chez qui l’efficacité a été soutenue. Le plécanatide a entraîné des améliorations significatives des scores de consistance des selles et de l’effort de défécation par rapport au placebo dans les deux études. Pour chacune d’entre elles, des différences notables par rapport au placebo ont été observées dès la première semaine de traitement dans les modifications moyennes par rapport au départ, et celles-ci se sont maintenues durant toute la période de traitement (tableau 6).
| Étude 04 | |||
| Placebo n = 354 | TRULANCE à 3 mg n = 351 | Différence entre les traitements [IC à 95 %] | |
Répondants complets à la semaine 6/12 (répondants pour les douleurs abdominales et les DCS) | 17,8 % | 30,2 %a | 12,4 % [6,1 %; 18,6 %] |
| Étude 05 | |||
| Placebo n = 379 | TRULANCE à 3 mg n = 377 | Différence entre les traitements [IC à 95 %] | |
| Répondants complets à la semaine 6/12 (répondants pour les douleurs abdominales et les DCS) | 14,2 % | 21,5 %b | 7,2 % [1,8 %; 12,7 %] |
a p < 0,001; b p = 0,009
DCS = défécation complète spontanée, IC = intervalle de confiance
Score des douleurs abdominales évalué selon une échelle de 11 points (0 : aucune, 10 : très intense) IDT= intention de traiter
Tableau 6 : Critère secondaire d’efficacité de TRULANCE dans le SCI-C (population en IDT)
| Étude 04 | |||
| Placebo n = 354 | TRULANCE à 3 mg n = 351 | Différence entre les traitements [IC à 95 %] | |
Répondants chez qui l’efficacité a été soutenue (répondants pour les douleurs abdominales et les DCS pour 6 semaines sur 12 et 2 semaines sur les 4 du 3e mois de traitement) | 17,2 % | 28,2 %a | 10,9 % [4,8 %; 17,1 %] |
Variation sur 12 semaines par rapport au départ (moyenne MMC) : Consistance des selles | 0,98 | 1,51a | 0,53 [0,33 %; 0,72 %] |
Variation sur 12 semaines par rapport au départ (moyenne MMC) : Effort de défécation | -1,58 | -2,23a | -0,66 [-0,94 %; -0,37 %] |
| Étude 05 | |||
| Placebo n = 379 | TRULANCE à 3 mg n = 377 | Différence entre les traitements [IC à 95 %] | |
Répondants chez qui l’efficacité a été soutenue (répondants pour les douleurs abdominales et les DCS pour 6 semaines sur 12 et 2 semaines sur les 4 du 3e mois de traitement) | 14,0 % | 20,7 %b | 6,7 % [1,3 %; 12,1 %] |
Variation sur 12 semaines par rapport au départ (moyenne MMC) : Consistance des selles | 0,84 | 1,36a | 0,52 [0,31 %; 0,73 %] |
Variation sur 12 semaines par rapport au départ (moyenne MMC) : Effort de défécation | -1,28 | -1,85a | -0,57 [-0,86 %; -0,27 %] |
a p < 0,001; b p = 0,015
IC = intervalle de confiance
La consistance des selles est mesurée selon l’échelle de Bristol (Bristol Stool Form Scale, BSFS) en 7 points. L’intensité de l’effort de défécation est mesurée selon une échelle en 11 points (de 0 à 10; 0 : aucune; 10 : très intenses)
Parmi les autres critères d’évaluation secondaires de l’efficacité, on comptait les répondants pour les douleurs abdominales et les répondants pour la fréquence des selles pour au moins 6 des 12 semaines de traitement. Les critères d’évaluation des modifications par rapport au départ concernaient les modifications au bout de 12 semaines du nombre de DCS et des symptômes abdominaux (douleurs, ballonnements, crampes, gêne et lourdeur) ainsi que les questionnaires généraux aux patients (évaluation globale des changements selon l’échelle PGRC – IBS-DS [Patient Global Rating of Change, IBS Disease Severity], l’échelle PGRC – IBS-S [Patient Global Rating of Change, IBS Symptoms] et l’échelle PGRC – IBS AP [Patient Global Rating of Change, IBS Abdominal Pain]).
Pour les critères d’évaluation des douleurs abdominales et de la fréquence des selles durant 6 semaines sur 12, le nombre de patients répondants traités par TRULANCE était significativement plus important que chez ceux ayant reçu le placebo. Le tableau 7 présente les analyses des résultats combinés des deux études (études 04 et 05). Tableau 7 : Autres critères secondaires d’efficacité de TRULANCE dans le SCI-C; études 04 et 05
(population en IDT-E)
| Répondants 6 semaines sur 12 | Études 04 et 05 | ||
| Placebo (n = 733) | TRULANCE à 3 mg (n = 728) | Différence entre les traitements [IC à 95 %] | |
| Répondants pour les douleurs abdominales | 27,3 % | 36,8 %* | 9,6 % [4,8; 14,3] |
| Répondants pour la fréquence des selles | 31,4 % | 40,9 %* | 9,6 % [4,7; 14,5] |
* p < 0,001, IC = intervalle de confiance
Un répondant pour la fréquence des selles est un patient dont le nombre hebdomadaire de DCS augmente d’au moins une DCS par semaine par rapport au départ
Pour les critères d’évaluation des modifications par rapport au départ, les patients traités par TRULANCE ont présenté des améliorations significativement plus importantes des symptômes abdominaux (ballonnements, crampes, gêne, lourdeur et douleurs) que ceux ayant reçu le placebo deux semaines après l’instauration du traitement. Ces améliorations se sont maintenues durant toute la période du traitement. Dans les deux études, les améliorations de la fréquence hebdomadaire des DCS par rapport au départ étaient observables dès la première semaine et se sont maintenues jusqu’à la 12e semaine. La différence dans la valeur moyenne de modification de la fréquence hebdomadaire de DCS entre le départ et la semaine 12 entre le groupe ayant reçu TRULANCE à 3 mg et le groupe ayant reçu le placebo était de 0,48 DCS/semaine (p < 0,001).
Tableau 8 : Critères d’évaluation de modification par rapport au départ; Modèle linéaire et mixte des effets, études 04 et 05 (population en IDT-E)
| Variation sur 12 semaines par rapport au départ (moyenne MMC) | Études 04 et 05 | ||
Placebo (n = 733) | TRULANCE à 3 mg (n = 728) | DMMC [IC à 95 %] | |
| Fréquence de DCS | 0,74 | 1,22a | 0,48 [0,28; 0,69] |
Symptômes abdominaux : douleur (échelle de 11 points)* | -1,26 | -1,57a | -0,31 [-0,50; -0,13] |
Symptômes abdominaux : ballonnements (échelle de 11 points)* | -1,19 | -1,51a | -0,31 [-0,49; -0,13] |
Symptômes abdominaux : crampes (échelle de 11 points)* | -1,25 | -1,53b | -0,27 [-0,47; -0,08] |
Symptômes abdominaux : gêne (échelle de 11 points)* | -1,25 | -1,56a | -0,31 [-0,49; -0,13] |
Symptômes abdominaux : lourdeur (échelle de 11 points)* | -1,22 | -1,53a | -0,31 [-0,49; -0,13] |
a p < 0,001; b p = 0,005
DCS : défécation complète spontanée, DMMC : différence des moyennes des moindres carrés IC = intervalle de confiance
* Échelle de 11 points allant de 0 (AUCUN) à 10 (PIRE CAS POSSIBLE).
Une amélioration statistiquement significative des DS (défécations spontannées) dans les 24 heures suivant la première dose a été observée dans les Études 04 et 05 pour plecanatide 3 mg par rapport au placebo. Dans l’Étude 04, le taux de réponse pour DS dans les 24 heures suivant la première dose du médicament de l'étude était de 33,3 % pour le placebo contre 47,9 % pour plecanatide 3 mg (p<0,001). Dans l’Étude 05, le taux de réponse pour SBM dans les 24 heures suivant la première dose du médicament de l'étude était de 31,4 % pour le placebo contre 41,6 % pour plecanatide 3 mg (p=0,003).
Évaluations globales par les patients selon l’échelle PGR (Patient Global Rating)
La gravité de la maladie de SCI a été mesurée en demandant aux patients de quantifier la gravité de leurs pires symptômes au cours des 7 derniers jours, sur une échelle en 5 points (1 : aucun symptôme, 5 : symptômes très importants). Au cours des 12 semaines de traitement, les patients traités par TRULANCE ont présenté des modifications significatives de la gravité de la maladie de SCI par rapport à ceux ayant reçu le placebo (-1 pour TRULANCE par rapport à -0,8 pour le placebo; p < 0,001). La différence (moyenne des moindres carrés) entre TRULANCE et le placebo était de -0,2; IC à 95 % (-0,3 à -0,1). Lors de l’évaluation globale par le patient, une baisse des scores de gravité de la maladie de SCI selon l’échelle PGR a été observée après une à deux semaines de traitement, puis à chaque point d’évaluation subséquent du traitement chez les patients ayant reçu TRULANCE par rapport à ceux qui avaient reçu le placebo.
Les modifications des symptômes de SCI selon l’échelle PGR ont également été évaluées en demandant aux patients de quantifier globalement les signes et symptômes du syndrome du côlon irritable (SCI) au cours des 7 derniers jours, selon une échelle en 5 points (-2 : bien pires, 0 : inchangés, +2 : bien moindres). Au cours des 12 semaines de traitement, les patients traités par TRULANCE ont présenté des modifications significatives des symptômes du SCI par rapport à ceux ayant reçu le placebo (+1,1 pour TRULANCE par rapport à +0,9 pour le placebo; p < 0,001). La différence (moyenne des moindres carrés) entre TRULANCE et le placebo était de +0,2; IC à 95 % (0,1 à 0,3).
À la suite de la période de traitement par le médicament de l’étude, les patients ont continué à enregistrer des données dans le journal quotidien pendant une période de suivi de 2 semaines. Durant cette période, les valeurs des critères d’évaluation de l’étude des patients traités par TRULANCE sont, de façon générale, retournées à ce qu’elles étaient au départ, sans toutefois s’aggraver davantage.
Constipation Idiopathique Chronique (CIC)
L'efficacité de TRULANCE pour la gestion des symptômes de la CIC a été établie dans deux études cliniques multicentriques, randomisées, contrôlées contre placebo, en double aveugle, chez des patients adultes : SP304203-00 (Étude 00) et SP304203-03 (Étude 03). Dans la population en intention de traiter (ITT), un total de 905 patients (Étude 00) et 870 patients (Étude 03) ont été randomisés dans un rapport 1:1 soit vers le placebo, soit vers TRULANCE 3 mg, une fois par jour. Dans les études cliniques, le médicament a été administré sans tenir compte de l'ingestion de nourriture. Les données démographiques pour ces études comprenaient un âge moyen global de 45 ans (plage de 18 à 80 ans), 80 % de femmes, 72 % de Blancs et 24 % de Noirs.
Tableau 9 - Résumé des données démographiques des patients soutenant l'efficacité de TRULANCE dans le traitement de la CIC (Population en intention de traiter [IDT])
| Essai | Conception de | Dosage oral | Sujets de l'étude | Âge moyen | Caractéristiques de |
| no. | l'essai / Durée | (N) | (Plage) | base moyennes | |
| [Femme/Homme] | (Écart-type) | ||||
| 00 | Étude de phase 3, randomisée, en double aveugle (DB), contrôlée par placebo (PBO), avec doses répétées, évaluant l'efficacité et la sécurité du plecanatide. | Dose une fois/jour Placebo 3 mg 6 mg | 452 (357/95) 453 (368/85) 441 (362/79) | 18-80 | DCS/week 0.4 ± 0.6 0.3 ± 0.5 0.3 ± 0.5 |
| 03 | Étude de phase 3, randomisée, en double aveugle (DB), contrôlée par placebo (PBO), avec doses répétées, évaluant l'efficacité et la sécurité du plecanatide | Dose une fois/jour Placebo 3mg 6mg | 445 (350/95) 443 (345/98) 449 (353/96) | 18-80 | 0.3 ±0.5 0.3 ± 0.6 0.3 ± 0.4 |
DCS= défécation complète spontanée
IDT= intention de traiter
Pour être éligibles aux études, les patients devaient répondre aux critères modifiés de Rome III pendant au moins 3 mois avant la visite de dépistage, avec un début des symptômes depuis au moins 6 mois avant le diagnostic. Les critères de Rome III ont été modifiés pour exiger que les patients déclarent moins de 3 défécations par semaine, n'aient que rarement des selles molles sans l'utilisation de laxatifs, n'utilisent pas de manœuvres manuelles pour faciliter les défécations et ne répondent pas aux critères du SII-C. De plus, les patients devaient déclarer au moins deux des symptômes suivants :
- Effort lors d'au moins 25 % des défécations.
- Selles grumeleuses ou dures lors d'au moins 25 % des défécations.
- Sensation d'évacuation incomplète lors d'au moins 25 % des défécations.
- Sensation d'obstruction/obstacle anorectal lors d'au moins 25 % des défécations.
Les patients qui remplissaient ces critères devaient également démontrer ce qui suit au cours des 2 dernières semaines de la période de dépistage :
- Moins de 3 défécation complète spontanée (DCS) (une DCS est une DS (défécation spontanée) associée à une sensation d'évacuation complète) dans chacune des deux semaines.
- Un score sur l'échelle de forme des défécations de Bristol (BSFS) de 6 ou 7 dans moins de 25 % des défécations spontanées (DS) (une DS est une défécation survenue en l'absence d'utilisation de laxatifs).
Un des trois critères suivants :
- Un score BSFS de 1 ou 2 lors d'au moins 25 % des défécations.
- Une valeur de straining enregistrée lors d'au moins 25 % des jours où une défécation a été rapportée.
- Au moins 25 % des selles résultent en une sensation d'évacuation incomplète.
L'efficacité de TRULANCE a été évaluée à l'aide d'une analyse des répondeurs et du changement par rapport à la ligne de base pour les critères de DCS (Défécations Complètes Spontanées) et DS (Défécations Spontanées). L'efficacité a été évaluée à partir des informations fournies par les patients quotidiennement dans un journal électronique.
Critère Principal
Le critère principal était la proportion de patients ayant été des répondeurs durables en termes de DCS globalement pendant la période de traitement de 12 semaines. Un répondeur hebdomadaire de DCS était défini comme un patient ayant ≥3 DCS par semaine et une augmentation par rapport à la ligne de base de ≥1 DCS pour cette semaine. Un répondeur global de DCS était défini comme un patient ayant été un répondeur hebdomadaire pendant au moins 9 des 12 semaines de traitement, et un répondeur global durable de DCS était également un répondeur hebdomadaire pendant au moins 3 des 4 dernières semaines.
Dans les deux études contrôlées par placebo (Études 00 et 03), le traitement par plecanatide a entraîné un pourcentage significativement plus élevé de répondeurs globaux par rapport au placebo. Le pourcentage de répondeurs globaux dans l’Étude 00 était de 21 % avec plecanatide 3 mg et 10 % avec placebo, et dans l’Étude 03, il était de 21 % avec 3 mg et 13 % avec placebo.
Dans les Études 00 et 03, un troisième bras de traitement randomisé avec TRULANCE 6 mg une fois par jour n’a pas montré de bénéfice supplémentaire par rapport à la dose de 3 mg. Par conséquent, TRULANCE 6 mg une fois par jour n'est pas recommandé.
Tableau 10 : Efficacité Principale de TRULANCE dans la Population IDT de CIC
| Study 00 | |||||
| Placebo N = 452 | TRULANCE 3 mg N = 453 | Différence de Traitementa [95% ICb] | |||
| Répondants Global Durable de DCS | 10.2% | 21.0%a | 11% [6.1%, 15.4%] | ||
| Study 03 | |||||
| Placebo N = 440 | TRULANCE 3 mg N = 430 | Différence de | |||
| Traitementa | |||||
| [95% CIb ] | |||||
Critères secondaires
Les critères secondaires comprenaient les changements par rapport à la ligne de base sur la période de traitement de 12 semaines concernant la fréquence hebdomadaire des DCS et des DS, ainsi que la consistance des selles mesurée par l'échelle de forme des défécations de Bristol (BSFS).
Tableau 11 : Efficacité Secondaire Clé de TRULANCE dans le CIC (Population IDT)
| Étude 00 | ||||||||||
| Placebo N = 452 | TRULANCE | Différence de | ||||||||
| 3 mg | Traitement | |||||||||
| N = 453 | [95% IC] | |||||||||
Fréquence des DCS (sur une période de traitement de 12 semaines) | 1.22 | 2.46 | 1.24 [0.87, 1.62] | |||||||
Fréquence des DS (sur une période de traitement de 12 semaines) | 1.27 | 3.19 | 1.92 [1.43, 2.42] | |||||||
Consistance des selles (BSFS ; sur une période de traitement de 12 semaines) | 0.77 | 1.53 | 0.76 [0.61, 0.90] | |||||||
Score de straining (sur la période de traitement de 12 semaines) | -0.57 | -0.92 | -0.35 [-0.45, - 0.25] | |||||||
| Étude 03 | ||||||||||
| Placebo N = 445 | TRULANCE | Différence de | ||||||||
| 3 mg | Traitement | |||||||||
| N = 443 | [95% IC] | |||||||||
Fréquence des DCS (sur une période de traitement de 12 semaines) | 1.37 | 2.27 | 0.90 [0.55, 1.24] | |||||||
| Fréquence des DS (sur la période de traitement de 12 semaines) | 1.50 | 2.59 | 1.10 [0.69, 1.50] | |||||||
Consistance des selles (BSFS ; sur une période de traitement de 12 semaines) | 0.87 | 1.49 | 0.62 [0.47, 0.78] | |||||||
Score de straining (sur une période de traitement de 12 semaines) | 0.61 | -0.89 | -0.27 [-0.38, - 0.17] | |||||||
IC= Intervalle de Confiance
La consistance des selles est mesurée à l'aide de l'échelle de forme des selles de Bristol (BSFS) à 7 points.
L’intensité de l’effort de défécation est mesurée à l'aide d'une échelle à 5 points (de 0 : aucune; 10 :
| Répondants Global Durable de DCSC | 12.8% | 20.1%a | 7% [2.6%, 12.4%] |
a p<0.005
bIC= Intervalle de Confiance
c= Critère principal défini comme un patient ayant eu au moins 3 DCS dans une semaine donnée et une augmentation d'au moins 1 DCS par rapport à la ligne de base durant la même semaine, pendant au moins 9 semaines sur la période de traitement de 12 semaines et au moins 3 des 4 dernières semaines de l'étude.
très intenses).
Une amélioration statistiquement significative des DSC et des DS dans les 24 heures suivant la première dose a été observée dans les Études 00 et 03 pour plecanatide 3 mg par rapport au placebo. Dans l’Étude 00, le taux de réponse pour les DSC dans les 24 heures suivant la première dose du médicament de l'étude était de 13,3 % pour le placebo contre 28,7 % pour plecanatide 3 mg (p<0,001). Le taux de réponse pour les DS dans les 24 heures suivant la première dose du médicament de l'étude était de 39,8 % pour le placebo contre 59,2 % pour plecanatide 3 mg (p<0,001). Dans l’Étude 03, le taux de réponse pour les DSC dans les 24 heures suivant la première dose du médicament de l'étude était de 12,1 % pour le placebo contre 21,4 % pour plecanatide 3 mg (p<0,001). Le taux de réponse pour les DS dans les 24 heures suivant la première dose du médicament de l'étude était de 36,4 % pour le placebo contre 43,6 % pour plecanatide 3 mg (p=0,028).
16 TOXICOLOGIE NON CLINIQUE
Toxicité d’une dose unique
Chez la souris, le plécanatide a été détecté dans le plasma après l’administration par voie orale d’une dose unique de 200 et de 2 000 mg/kg, mais pas après l’administration d’une dose plus faible de 20 mg/kg. Aucun effet lié au plécanatide n’a été observé pour ce qui est de la survie, du poids corporel, de la prise d’aliments, des observations cliniques ou des examens macroscopiques. La dose sans effet nocif observé NSEAO (Niveau Sans Effet Adverse Observé) chez la souris a été évaluée à 2 000 mg/kg.
Chez le macaque de Buffon, l’administration de 25, 250 et 2 000 mg/kg de plécanatide par voie orale a entraîné l’apparition d’une diarrhée et le changement de couleur et/ou d’odeur des selles (selles molles ou liquides). Ces manifestations cliniques étaient liées à la dose, et elles ont duré quatre jours dans le groupe ayant reçu 2 000 mg/kg. Une dose unique maximale de 2 000 mg/kg de plécanatide a été bien tolérée chez le macaque de Buffon. La NSEAO (Niveau Sans Effet Adverse Observé) chez le singe a été évaluée à 250 mg/kg.
Aucun effet lié au plécanatide n’a été observé pour ce qui est de la survie, du poids corporel, de la prise d’aliments, des observations cliniques ou des examens macroscopiques chez le rat ou le singe.
Toxicité de doses répétées
Des études sur la toxicité de doses répétées de plécanatide administré par voie orale ont été menées chez la souris, le rat et le singe. Lors d’une étude de 7 jours réalisée chez la souris pour déterminer la dose de médicament à administrer, on n’a constaté aucun décès ni de manifestations cliniques indésirables dues au plécanatide à des doses pouvant atteindre 2 000 mg/kg/jour. Ainsi, on a établi la NSEAO (Niveau Sans Effet Adverse Observé) du plécanatide à 2 000 mg/kg/jour. Lors de l’étude de toxicité de doses répétées de 28 jours, la dose maximale est passée de 2 000 mg/kg/jour à 1 200 mg/kg/jour à cause de la faible tolérabilité de la dose de 2 000 mg/kg/jour (décès ou état moribond), et une dose supplémentaire de 1 000 mg/kg/jour a été ajoutée. Lors de cette étude, la NSEAO (Niveau Sans Effet Adverse Observé) a été de 200 mg/kg/jour en raison du décès lié au plécanatide d’une souris ayant reçu 1 000 mg/kg/jour.
Lors d’une étude sur la toxicité de doses répétées menée chez le rat et le singe pendant 14 jours, l’administration de doses de plécanatide pouvant atteindre 50 mg/kg/jour chez le rat et 250 mg/kg/jour chez le singe n’a été associée à aucune manifestation clinique notable chez le rat, et elle a été associée chez le singe à des modifications réversibles de la consistance des selles.
Lors d’une étude de 13 semaines sur la toxicité de doses répétées, on a administré des doses de plécanatide pouvant atteindre 300 mg/kg/jour chez le rat et 100 mg/kg/jour chez le singe. Chez le rat, on n’a observé aucun décès ni aucune manifestation clinique notable liée au plécanatide. Chez le singe, on a observé des modifications réversibles de la consistance des selles, proportionnelles à la dose administrée. Cet effet est un effet pharmacologique attendu du plécanatide. La NSEAO (Niveau Sans Effet Adverse Observé) du plécanatide chez le rat et le singe est de 300 mg/kg/jour et de 100 mg/kg/jour, respectivement, quand le médicament est administré par voie orale pendant 13 semaines. Lors d’une étude de 13 semaines sur la toxicité de doses répétées menée chez la souris, on a observé des modifications confirmées par examen histologique (hyperplasie/hypertrophie synoviale), des nécroses aiguës et des hémorragies hypophysaires après l’administration des doses les plus élevées (200 et 800 mg/kg/jour). La NSEAO (Niveau Sans Effet Adverse Observé) chez la souris était de 20 mg/kg/jour pour une administration quotidienne par voie orale pendant 13 semaines.
Lors d’une étude de 26 semaines sur la toxicité de doses répétées menée chez la souris, on a observé une bonne tolérance d’une dose de 400 mg/kg/jour, sans décès ni manifestations de toxicité en lien avec le plécanatide. L’hypertrophie et l’hyperplasie de cellules synoviales de l’articulation tibiofémorale observées chez la souris ont été considérées comme un événement spontané. La NSEAO (Niveau Sans Effet Adverse Observé) du plécanatide administré par voie orale pendant 26 semaines chez la souris était de 400 mg/kg/jour.
Lors d’une étude de 39 semaines menée chez le singe à qui on a administré des doses allant jusqu’à 100 mg/kg/jour, on a observé un changement de consistance des selles (selles molles ou liquides) chez les individus des deux sexes à toutes les doses de l’étude. On a considéré qu’il s’agissait d’un effet pharmacologique attendu du plécanatide, et non d’un effet indésirable, puisqu’il n’a pas été associé à des modifications du poids corporel, à une déshydratation chronique ou à des manifestations microscopiques dans le tractus gastro-intestinal. NSEAO (Niveau Sans Effet Adverse Observé) du plécanatide administré par voie orale pendant 39 semaines chez le singe était de 100 mg/kg/jour.
Carcinogénicité
Le pouvoir cancérogène du plécanatide a été évalué lors d’une étude de carcinogénicité de deux ans chez la souris et le rat. Le plécanatide n’était pas oncogène chez la souris à une dose pouvant atteindre 90 mg/kg/jour, ni chez le rat à une dose pouvant atteindre 100 mg/kg/jour.
Génotoxicité
Le plécanatide n’a pas été génotoxique lors de l’essai de mutation inverse d’Ames in vitro, de l’essai de mutation de cellules de lymphome de souris in vitro ou de l’essai du micronoyau dans la moelle osseuse de souris in vivo.
Toxicité liée à la reproduction et tératologie
Le plécanatide n’a eu aucun effet sur la fertilité ou la fonction reproductrice tant chez les souris mâles que femelles à des doses pouvant atteindre 600 mg/kg/jour.
Études chez de jeunes animaux : Lors d’une étude visant à déterminer la dose tolérable en administration par voie orale pendant 14 jours, le plécanatide a été toléré à des doses atteignant 300 mg/kg/jour pendant 14 jours chez la jeune souris, le traitement ayant été instauré au 21e jour de la période postnatale (PND). Une baisse d’activité motrice suivie de mort a été observée chez de jeunes souris traitées par plécanatide au 14e jour postnatale.
Lors d’une étude de 14 semaines sur la toxicité de doses répétées menée chez la jeune souris du 14e jour postnatale au 111e jour postnatale, on a observé une hausse de la mortalité après l’administration de la première dose de plécanatide au 14e jour postnatale dans le groupe traité du 14-111 postnatale par rapport au groupe traité du 21-111 postnatale. Excepté les souriceaux décédés à la suite de la première dose de 10 mg/kg/jour, le plécanatide a été bien toléré à des doses atteignant 300 mg/kg/jour. Aucune différence entre les groupes n’a été attribuée au plécanatide pour ce qui est du type ou de la fréquence des manifestations cliniques, du poids corporel et de ses modifications, de la maturation sexuelle ou des résultats macroscopiques à la nécropsie. Les NSEAOs (Niveau Sans Effet Adverse Observé) pour la toxicité étaient de 3 mg/kg/jour chez les souriceaux ayant reçu le plécanatide du 14e jour postnatale au 111e jour postnatale et de 300 mg/kg/jour chez ceux l’ayant reçu du 21e jour postnatale au 111e postnatale.
La sensibilité accrue des souriceaux au plécanatide pourrait être liée à l’expression plus importante des récepteurs de la GC-C intestinale chez les jeunes animaux ou à d’autres facteurs, comme ceux liés à l’immaturité du système gastro-intestinal (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTION,4 POSOLOGIE ET ADMINISTRATION, Populations particulières, 10 PHARMACOLOGIE CLINIQUE)