


Monographie de produit - Ran-Anastrozole
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux cliniquement importants |
| Orale | Comprimé 1 mg, | lactose monohydraté, dioxyde de titane, povidone K30, glycolate d'amidon sodique, stéarate de magnésium, hydroxypropylméthyl cellulose (hypromellose E5), polyéthylèneglycol. |
INDICATIONS ET UTILISATION CLINIQUE
RAN-ANASTROZOLE (anastrozole) est indiqué pour le traitement adjuvant du cancer du sein précoce à récepteurs hormonaux positifs chez les femmes ménopausées.
L’homologation du produit est fondée sur la survie sans maladie supérieure notée à l’emploi d’ anastrozole, par comparaison à celle observée avec le tamoxifène. Cependant, la survie globale n’était pas significativement différente entre les deux traitements (voir PARTIE II, ESSAIS CLINIQUES).
RAN-ANASTROZOLE (anastrozole) est indiqué pour l’hormonothérapie du cancer du sein avancé chez les femmes ménopausées.
Personnes âgées
Il n'est pas nécessaire d'ajuster la posologie chez les personnes âgées.
Enfants
anastrozole n’est pas recommandé chez les enfants, car l'innocuité et l'efficacité de ce médicament n'ont pas été établies dans cette population.
CONTRE-INDICATIONS
Les patientes qui présentent une hypersensibilité à RAN-ANASTROZOLE
(anastrozole) ou à l'un des ingrédients de ce produit. Voir la section de la monographie intitulée Formes pharmaceutiques, composition et conditionnement pour connaître la liste complète des ingrédients.
- Les femmes enceintes ou qui allaitent.
MISES EN GARDE ET PRÉCAUTIONS
Organisme entier
RAN-ANASTROZOLE risque peu de nuire à la capacité de conduire un véhicule ou de faire fonctionner des machines. Cependant, de l'asthénie et de la somnolence ont été signalées à l'emploi d' anastrozole de sorte que les patientes qui éprouvent ces symptômes doivent faire preuve de prudence si elles conduisent un véhicule ou font fonctionner des machines.
Troubles cardiovasculaires
Dans l’étude ATAC, des événements cardiovasculaires ischémiques ont été signalés plus fréquemment chez les patientes sous anastrozole comparativement aux patientes sous tamoxifène, même si la différence n’était pas statistiquement significative. Une évaluation rétrospective a montré que cette différence numérique était associée à un sous-groupe de patientes atteintes d’une cardiopathie ischémique préexistante. Une analyse statistique n’a pu être effectuée dans le cadre de l’évaluation de ce sous-groupe. Les manifestations indésirables graves ont continué d’être consignées pendant la période de suivi sans traitement, et la fréquence des événements cardiovasculaires signalés à l’emploi d’ anastrozole a été analogue à celle notée avec le tamoxifène (3,9 % et 3,7 % respectivement).
Troubles hépatiques/biliaires
La pharmacocinétique de l'anastrozole a été étudiée en présence de cirrhose hépatique stable imputable à une consommation excessive d'alcool. La clairance orale apparente de l'anastrozole était environ 30 % inférieure chez les sujets atteints d'une cirrhose hépatique par comparaison aux sujets témoins dont la fonction hépatique était normale. Cependant, les concentrations plasmatiques d'anastrozole chez les sujets cirrhotiques se situaient à l'intérieur de l'éventail des concentrations observées chez les sujets normaux pour tous les essais cliniques. Il n'est pas
Mises en garde et précautions
- Non recommandé chez les femmes non ménopausées, car l'innocuité et l'efficacité de ce médicament n'ont pas été établies chez ces patientes (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
- Non recommandé chez les enfants, car l'innocuité et l'efficacité de ce médicament n'ont pas été établies dans cette population (voir la section Cas particuliers, Enfants, ci-dessous).
- Les risques et les bienfaits potentiels pour les patientes atteintes d'insuffisance hépatique ou rénale grave devraient être soupesés soigneusement (voir les sections Troubles hépatiques/biliaires et Troubles rénaux ci-dessous).
- Les risques et les bienfaits potentiels pour les patientes atteintes d'ostéoporose ou étant à risque d’ostéoporose devraient être soupesés soigneusement (voir la section Troubles musculo-squelettiques ci-dessous).
- Administrer sous la supervision d'un médecin qualifié et habitué à utiliser des médicaments anticancéreux (voir la section POSOLOGIE ET ADMINISTRATION).
nécessaire d'ajuster la posologie dans les cas d'insuffisance hépatique légère à modérée.
anastrozole n'a pas été étudié chez des femmes atteintes d'insuffisance hépatique grave. Les risques et les bienfaits potentiels pour ces patientes devraient être soupesés soigneusement avant l'administration d' RAN-ANASTROZOLE.
Troubles musculo-squelettiques
Arthralgie/Arthrite : L’emploi d’inhibiteurs de l’aromatase, y compris anastrozole, peut entraîner de l’arthralgie/arthrite, ce qui peut avoir un impact sur l’observance du traitement et la qualité de vie.
Dans l’étude ATAC, 35,6 % des patientes du groupe sous anastrozole ont rapporté des douleurs/raideurs articulaires (comprenant arthralgie, arthrose, arthrite et troubles articulaires) par rapport à 29,4 % des patientes du groupe sous tamoxifène. À elle seule, l’arthrite a été signalée chez 16,6 % des patientes du groupe sous anastrozole par rapport à 14,4 % des patientes du groupe sous tamoxifène.
Densité minérale osseuse : Les produits qui diminuent les concentrations d'œstrogènes, dont RAN-ANASTROZOLE, peuvent entraîner une réduction de la densité minérale osseuse, augmentant la possibilité de risque de fractures. Des données ressorties d’une étude de phases III/IV [SABRE (Study of Anastrozole with the Bisphosphonate RisedronatE)] révèlent que, chez les femmes ménopausées atteintes d’un cancer du sein précoce à récepteurs hormonaux positifs et présentant un risque modéré (score T < -1,0 à la colonne lombaire ou dans l’ensemble de la hanche, à condition que le score T soit ≥ -2,0 à la colonne lombaire et dans l’ensemble de la hanche, sans antécédents personnels de fracture par fragilité) ou élevé (score T < -2,0 à la colonne lombaire ou dans l’ensemble de la hanche, ou antécédents personnels de fracture par fragilité) de fracture par fragilité, la prise d’ anastrozole conjointement avec un bisphosphonate (risédronate) peut inhiber la baisse de la densité minérale osseuse (DMO). Toutes les patientes participant à cette étude ont également pris de la vitamine D et un supplément de calcium. Les patientes présentant un faible risque (score T ≥ -1,0 à la colonne lombaire et dans l’ensemble de la hanche, sans antécédents personnels de fracture par fragilité) de fracture par fragilité dans cette étude ont été traitées avec anastrozole uniquement et n’ont pas affiché de baisse de la DMO de la colonne lombaire après 12 mois de traitement, mais des variations statistiquement significatives ont été notées après 24 mois de traitement (variation estimée en pourcentage de -2,07 %; IC à 95 % : -3,60, -0,53; p = 0,0109). Aucune variation de la DMO de l’ensemble de la hanche n’a été observée, après 12 et 24 mois, chez les femmes à faible risque (voir Essais cliniques, Traitement adjuvant du cancer du sein chez les femmes ménopausées – Évaluation de la densité osseuse). Les femmes doivent faire évaluer leur risque d’ostéoporose, qui doit être pris en charge conformément aux pratiques locales et aux lignes directrices cliniques.
Myalgie : La myalgie a été associée aux anti-œstrogènes et aux agents qui diminuent les concentrations d’œstrogènes. Dans le cadre d’un traitement adjuvant, des douleurs musculaires ont été signalées à une fréquence plus élevée sous anastrozole (5,8 %) que sous tamoxifène (5,2 %) dans l’étude ATAC.
Autre
anastrozole n'a pas fait l'objet d'études dans les cas de métastases cérébrales ou leptoméningées ou de lymphangite carcinomateuse diffuse.
Troubles rénaux
Les paramètres pharmacocinétiques de l'anastrozole ont été évalués chez des sujets atteints d'insuffisance rénale. La clairance rénale de l'anastrozole diminuait proportionnellement à la clairance de la créatinine et était d'environ 50 % inférieure chez les sujets présentant une insuffisance rénale grave (clairance de la créatinine inférieure à 30 mL/min/1,73 m2 ou 0,5 mL/s/1,73 m2) par comparaison aux sujets témoins. La clairance rénale ne constituant pas une voie d'élimination significative, la clairance orale apparente de l'anastrozole demeure inchangée même en présence d'insuffisance rénale grave. Il n'est pas nécessaire d'ajuster la posologie dans les cas d'insuffisance rénale.
L’anastrozole n'a pas été étudié chez des femmes atteintes d’un cancer du sein et d'une insuffisance rénale grave. Les risques et les bienfaits potentiels pour les patientes présentant une insuffisance rénale grave devraient être soupesés soigneusement avant l'administration d' anastrozole.
Cas particuliers
Grossesse : RAN-ANASTROZOLE est contre-indiqué pendant la grossesse.
L’étendue de l’exposition à anastrozole pendant la grossesse durant les essais cliniques et après la commercialisation du produit est très limitée (cas individuels seulement). Si la patiente devient enceinte pendant qu'elle prend anastrozole, elle doit être informée des risques possibles pour le fœtus ainsi que du risque potentiel de fausse couche.
On a constaté que l'anastrozole traverse la barrière placentaire après l'administration orale de 0,1 mg/kg à des rates et à des lapines. Des études sur la rate et la lapine avec des doses équivalentes ou supérieures à 0,1 et 0,02 mg/kg/jour respectivement (ce qui correspond environ à 1 et 1/3, respectivement, de la dose recommandée pour l'humain exprimée en mg/m2), administrées pendant l’organogenèse, ont montré que l'anastrozole augmente le nombre d'avortements spontanés (augmentation du nombre d'avortements avant et après l'implantation, augmentation de la résorption et réduction du nombre de fœtus vivants). Les effets étaient reliés à la dose chez les rates. Le poids du placenta était significativement plus élevé chez les rates aux doses de 0,1 mg/kg/jour ou plus.
Des signes de toxicité fœtale, incluant le retard du développement fœtal (c.-à-d. ossification incomplète et réduction du poids corporel fœtal) ont été observés chez les petits de rates auxquelles on avait administré des doses de 1 mg/kg/jour (environ 8 fois la dose recommandée chez l'humain exprimée en mg/m2). On n'a pas observé de signe de tératogénicité chez les petits de rates auxquelles on avait administré des doses allant jusqu'à 1 mg/kg/jour. Chez les lapines, l'anastrozole a occasionné des avortements à des doses égales ou supérieures à 1 mg/kg/jour (environ 16 fois la dose recommandée chez l'humain exprimée en mg/m2). On n'a pas observé de signe de tératogénicité chez les petits de lapines recevant 0,2 mg/kg/jour (environ 3 fois la dose recommandée chez l'humain exprimée en mg/m2).
Allaitement : RAN-ANASTROZOLE est contre-indiqué pendant l’allaitement.
Enfants : Anastrozole n’est pas recommandé chez les enfants, car l'innocuité et l'efficacité de ce médicament n'ont pas été établies dans cette population.
Personnes âgées : Les propriétés pharmacocinétiques de l'anastrozole ont été étudiées chez des femmes atteintes d'un cancer du sein et des volontaires ménopausées. La pharmacocinétique de l'anastrozole était similaire dans les deux groupes et n'était pas influencée par l'âge.
Surveillance et tests de laboratoire
L’anastrozole n'a pas semblé influencer les résultats des tests de laboratoire habituels.
Au cours de l'étude ATAC, les patientes traitées par anastrozole ont été plus nombreuses à présenter un taux de cholestérol sérique élevé que les patientes recevant le tamoxifène (9,0 % et 3,5 %, respectivement). Le profil lipidique a été évalué dans le cadre de l’étude SABRE. Or, le traitement par anastrozole seul pendant 12 mois n’a eu aucun effet sur celui-ci.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
En général, l’anastrozole est bien toléré. Les manifestations indésirables sont habituellement d’intensité légère à modérée et entraînent rarement l'abandon du traitement.
L'action pharmacologique d' anastrozole peut entraîner certains effets prévus. L’arthrite/l’arthralgie, les douleurs/raideurs articulaires et les bouffées de chaleur ont été rapportées très fréquemment (≥ 10 %). Les effets indésirables fréquents (≥ 1 % à < 10 %) sont : asthénie, douleur osseuse, myalgie, syndrome du canal carpien, perturbations sensorielles (y compris paresthésie, perte du goût et altération du goût), sécheresse vaginale, cheveux clairsemés (alopécie), éruption cutanée, nausées, diarrhée, céphalées et hausses des taux de phosphatase alcaline, d'alanine aminotransférase (ALT) et d’aspartate aminotransférase (AST). Les effets indésirables peu fréquents (≥ 0,1 % à 1 %) sont : saignements vaginaux, doigt à ressort, anorexie, hypercholestérolémie, hypercalcémie, vomissements, somnolence, hépatite et hausses des taux de gamma-glutamyltransférase (gamma-GT) et de bilirubine. De rares cas (≥ 0,01 % à 0,1 %) de vascularite cutanée ont été observés. On a aussi rapporté des cas très rares (< 0,01 %) d'érythème polymorphe, de syndrome de Stevens-Johnson et de réactions allergiques dont l'œdème de Quincke, l'urticaire et l'anaphylaxie. Ces rapports de fréquence proviennent de plusieurs études sur anastrozole, ainsi que de rapports post-commercialisation.
Dans l’étude ATAC, des événements cardiovasculaires ischémiques ont été signalés plus fréquemment chez les patientes sous anastrozole comparativement aux patientes sous tamoxifène, même si la différence n’était pas statistiquement significative. Une évaluation rétrospective a montré que cette différence numérique était associée à un sous-groupe de patientes atteintes d’une cardiopathie ischémique préexistante. Une analyse statistique n’a pu être effectuée dans le cadre de l’évaluation de ce sous-groupe. Les manifestations indésirables graves ont continué d’être consignées pendant la période de suivi sans traitement, et la fréquence des événements cardiovasculaires signalés à l’emploi d’ anastrozole a été analogue à celle notée avec le tamoxifène (3,9 % et 3,7 % respectivement).
Dans les essais cliniques, des cas de syndrome du canal carpien ont été signalés en plus grand nombre chez les patientes sous anastrozole que chez les patientes sous tamoxifène. La plupart des cas sont survenus chez des patientes présentant des facteurs de risque identifiables de cette affection. Dans l'étude ATAC, qui portait sur des traitements adjuvants, 83 épisodes de syndrome du canal carpien sont survenus chez 78 patientes du groupe sous anastrozole en monothérapie, et 22 épisodes sont survenus chez 22 patientes du groupe sous tamoxifène.
Des cas de saignements vaginaux ont été signalés peu fréquemment, surtout au cours des premières semaines suivant le passage d'un autre traitement hormonal au traitement par anastrozole. En cas de persistance des saignements, des évaluations complémentaires devront être envisagées.
Effets indésirables à un médicament déterminés au cours des essais cliniques
Traitement adjuvant du cancer du sein précoce chez les femmes ménopausées :
L’anastrozole a généralement été bien toléré au cours de l'étude ATAC. Au moment de l’analyse à la fin du traitement de 5 ans, la durée médiane du traitement adjuvant était de 59,8 mois et de 59,6 mois respectivement chez les femmes recevant anastrozole à 1 mg et le tamoxifène à 20 mg. L'association d' anastrozole et du tamoxifène ne s'est pas révélée avantageuse sur le plan de l'innocuité par comparaison au tamoxifène en monothérapie après les résultats de la première analyse (durée médiane du traitement d’environ 33 mois).
Sur le plan statistique, anastrozole a été associé à significativement moins d’arrêts de traitement en raison de manifestations indésirables comparativement au tamoxifène (11,1 % vs 14,3 %) et à moins d’effets indésirables médicamenteux entraînant l’arrêt du traitement (6,5 % vs 8,9 %). La fréquence des manifestations indésirables graves est significativement plus faible chez les patientes recevant anastrozole à 1 mg que chez celles recevant du tamoxifène à 20 mg (33,3 % vs 36,0 %).
Les manifestations indésirables qui se sont produites à une fréquence d'au moins 5 % dans l'un ou l'autre groupe durant le traitement ou dans les 14 jours qui ont suivi la fin du traitement sont présentées ci-dessous au tableau 1.
Tableau 1 Manifestations indésirables observées chez au moins 5 % des patientes dans l’un ou l’autre groupe durant le traitement ou les 14 jours qui ont suivi la fin du traitement lors de l’étude ATAC
Appareil/système et manifestation
indésirable selon la terminologie
préconisée par le COSTART (traduction)
Organisme entier
Asthénie 483 (15,6) 466 (15,1) 575 (18,6) 544 (17,6) Douleur 432 (14,0) 413 (13,3) 533 (17,2) 485 (15,7) Dorsalgie 238 (7,7) 234 (7,6) 321 (10,4) 309 (10,0) Céphalées 253 (8,2) 197 (6,4) 314 (10,2) 249 (8,0) Blessure accidentelle 195 (6,3) 189 (6,1) 311 (10,1) 303 (9,8) Infections 197 (6,4) 205 (6,6) 285 (9,2) 276 (8,9) Douleur abdominale 202 (6,5) 211 (6,8) 271 (8,8) 276 (8,9) Douleur thoracique 145 (4,7) 115 (3,7) 200 (6,5) 150 (4,8) Syndrome pseudo-grippal 146 (4,7) 164 (5,3) 175 (5,7) 195 (6,3) Néoplasie 101 (3,3) 99 (3,2) 162 (5,2) 144 (4,7) Kyste 96 (3,1) 110 (3,6) 138 (4,5) 162 (5,2) Troubles cardiovasculaires
Vasodilatation 1060 (34,3) 1229 (39,7) 1104 (35,7) 1264 (40,9) Hypertension 255 (8,2) 218 (7,0) 402 (13,0) 349 (11,3) Troubles digestifs
Nausées
287 (9,3)
281 (9,1)
343 (11,1)
335 (10,8) Diarrhée 206 (6,7) 168 (5,4) 265 (8,6) 216 (7,0) Constipation 183 (5,9) 203 (6,6) 249 (8,1) 252 (8,1) Trouble gastro-intestinal 126 (4,1) 104 (3,4) 210 (6,8) 158 (5,1) Dyspepsie 150 (4,9) 124 (4,0) 206 (6,7) 169 (5,5) Troubles hématologiques et lymphatiques
Lymphœdème 247 (8,0) 277 (9,0) 304 (9,8) 341 (11,0) Anémie 73 (2,4) 102 (3,3) 113 (3,7) 159 (5,1) Troubles métaboliques et nutritionnels
Œdème périphérique 236 (7,6) 246 (8,0) 311(10,1) 343(11,1) Gain pondéral 234 (7,6) 236 (7,6) 285 (9,2) 274 (8,9) Hypercholestérolémie 186 (6,0) 68 (2,2) 278 (9,0) 108 (3,5) Troubles musculo-squelettiques
Arthrite 380 (12,3) 296 (9,6) 512 (16,6) 445 (14,4)
Nombre (%) de patientesa
Analyse après 33 mois
(données recueillies jusqu’au 29 juin 2001)
Anastrozole
à 1 mg
(n = 3092)
Anastrozole
à 1 mg
(n = 3092)
Tamoxifène à 20 mg (n = 3094)
Tamoxifène
à 20 mg
(n = 3094)
Analyse après la fin du traitement de 5 ans
(données recueillies jusqu’au
31 mars 2004)
Arthralgie 386 (12,5) 252 (8,1) 467 (15,1) 344 (11,1) Ostéoporose 192 (6,2) 134 (4,3) 325 (10,5) 226 (7,3) Fracture 183 (5,9) 115 (3,7) 315 (10,2) 209 (6,8) Arthrose 161 (5,2) 112 (3,6) 207 (6,7) 156 (5,0) Douleur osseuse 158 (5,1) 139 (4,5) 201 (6,5) 185 (6,0) Troubles articulaires 102 (3,3) 95 (3,1) 184 (6,0) 160 (5,2) Myalgie 114 (3,7) 103 (3,3) 179 (5,8) 160 (5,2) Troubles du système nerveux
Dépression 323 (10,4) 315 (10,2) 413 (13,4) 382 (123) Insomnie 253 (8,2) 226 (7,3) 309 (10,0) 281 (9,1) Étourdissements 180 (5,8) 191 (6,2) 236 (7,6) 234 (7,6) Paresthésie 181 (5,9) 106 (3,4) 215 (7,0) 145 (4,7) Anxiété 147 (4,8) 147 (4,8) 195 (6,3) 180 (5,8) Troubles respiratoires
Pharyngite
335 (10,8)
327 (10,6)
443 (14,3)
422 (13,6) Toux exacerbée 194 (6,3) 216 (7,0) 261 (8,4) 287 (9,3) Dyspnée 173 (5,6) 164 (5,3) 234 (7,6) 237 (7,7) Sinusite 137 (4,4) 118 (3,8) 184 (6,0) 159 (5,1) Bronchite 126 (4,1) 107 (3,5) 167 (5,4) 153 (4,9)
Tableau 1 Manifestations indésirables observées chez au moins 5 % des patientes dans l’un ou l’autre groupe durant le traitement ou les 14 jours qui ont suivi la fin du traitement lors de l’étude ATAC
Appareil/système et manifestation
indésirable selon la terminologie
préconisée par le COSTART (traduction)
Troubles de la peau et des
annexes cutanées
Éruption cutanée 281 (9,1) 314 (10,1) 333 (10,8) 387 (12,5) Transpiration 112 (3,6) 158 (5,1) 145 (4,7) 177 (5,7) Troubles des organes des sens
Cataracte spécifiée 107 (3,5) 116 (3,7) 182 (5,9) 213 (6,9) Troubles génito-urinaires
Douleur mammaire 176 (5,7) 121 (3,9) 251 (8,1) 169 (5,5) Infection des voies urinaires 169 (5,5) 224 (7,2) 244 (7,9) 313 (10,1) Vulvovaginite 169 (5,5) 119 (3,8) 194 (6,3) 150 (4,8) Néoplasie mammaire 94 (3,0) 89 (2,9) 164 (5,3) 139 (4,5) Vaginite 79 (2,6) 122 (3,9) 125 (4,0) 158 (5,1) Hémorragie vaginaleb 100 (3,2) 151 (4,9) 122 (3,9) 180 (5,8) Leucorrhée 68 (2,2) 264 (8,5) 86 (2,8) 286 (9,2)
a Les patientes ayant présenté plusieurs manifestations dans une même catégorie ne sont comptées qu’une seule fois dans cette catégorie. Les patientes ayant présenté des manifestations dans plus d’une
Nombre (%) de patientesa
Analyse après 33 mois
(données recueillies jusqu’au
29 juin 2001)
Anastrozole
à 1 mg
(n = 3092)
Anastrozole
à 1 mg
(n = 3092)
Tamoxifène à 20 mg (n = 3094)
Tamoxifène
à 20 mg
(n = 3094)
Analyse après la fin du traitement de 5 ans
(données recueillies jusqu’au
31 mars 2004)
catégorie sont comptées une fois dans chacune de ces catégories.
b Hémorragie vaginale sans autre diagnostic.
COSTART = Coding Symbols for Thesaurus of Adverse Reaction
Terms. n = Nombre de patientes ayant reçu le traitement.
Au départ, il avait été décidé que certaines manifestations indésirables (quelle que soit la causalité avec le médicament) et combinaisons de manifestations indésirables allaient faire l'objet d'une analyse, compte tenu des propriétés pharmacologiques et des effets secondaires connus d' anastrozole et du tamoxifène. Le tamoxifène a été supérieur à anastrozole sur le plan statistique pour ce qui est des manifestations indésirables au niveau des troubles articulaires et des fractures (y compris les fractures de la colonne vertébrale, de la hanche et du poignet), tandis qu’ anastrozole a été statistiquement supérieur au tamoxifène pour ce qui est des manifestations indésirables au niveau des bouffées de chaleur, des saignements vaginaux, des écoulements vaginaux, du cancer de l'endomètre, des thromboembolies veineuses (y compris les thromboembolies veineuses profondes) et des événements vasculaires cérébraux ischémiques.
Après un suivi médian de 68 mois, on a constaté un taux de fracture de 22 pour 1000 années- patients avec anastrozole et un taux de 15 pour 1000 années-patients avec le tamoxifène. Dans l’étude ATAC, le taux de fractures de la hanche était semblable pour anastrozole et le tamoxifène. Après un suivi médian de 100 mois, des fractures avaient été signalées plus souvent chez les patientes sous anastrozole que chez les patientes sous tamoxifène, aussi bien pendant qu’après le traitement (13,7 % vs 10,1 %; voir le tableau 2), mais le taux de fractures est resté stable entre les deux groupes. Au cours de la période de suivi post-traitement, les taux annuels de fractures ont été semblables dans les groupes sous anastrozole et sous tamoxifène, et l’augmentation du taux d’épisodes de fracture notée pendant le traitement n’a plus été observée une fois le traitement terminé, comme le montre la figure 1.
Toutes fractures 212 (6,9) 170 (5,5)
Poignet/de Pouteau-Colles 49 (1,6) 45 (1,5) Colonne vertébrale 23 (0,7) 18 (0,6) Hanche 46 (1,5) 40 (1,3)
Tableau 2 Fréquence des fractures (pendant et après le traitement à l’étude)
Catégorie Nombre (%) de patientesa
Analyse mise à jour en 2007 (données recueillies jusqu’au
31 mars 2007)
Graves ou non graves
Anastrozole à 1 mg
(n = 3092)
Tamoxifène à 20 mg
(n = 3094)
Toutes fractures 425 (13,7) 313 (10,1)
Poignet/de Pouteau-Colles 95 (3,1) 84 (2,7) Colonne vertébrale 61 (2,0) 38 (1,2) Hanche 49 (1,6) 42 (1,4) Graves
a Les patientes ayant présenté plusieurs manifestations dans une même catégorie ne sont comptées qu’une seule fois dans cette catégorie. Les patientes ayant présenté des manifestations dans plus d’une catégorie sont comptées une fois dans chacune de ces catégories.
Remarque : Les manifestations indésirables consignées après le traitement à l’étude sont les manifestations indésirables graves et les fractures signalées comme étant graves ou non graves, qui sont survenues plus de 14 jours après l’arrêt du traitement à l’étude (mais dans les 10 ans suivant le début du traitement à l’étude). Les manifestations indésirables étant apparues après la première visite pour récidive n’ont pas été consignées.
Remarque : Pour la notification des manifestations indésirables consignées après le traitement à l’étude, le fait que la patiente ait présenté ou non une manifestation semblable pendant le traitement n'a pas été pris en compte.
n Nombre de patientes ayant reçu le traitement.
Figure 1 Taux annuels d’un premier événement pour toutes les fractures survenues
pendant ou après le traitement à l’étude 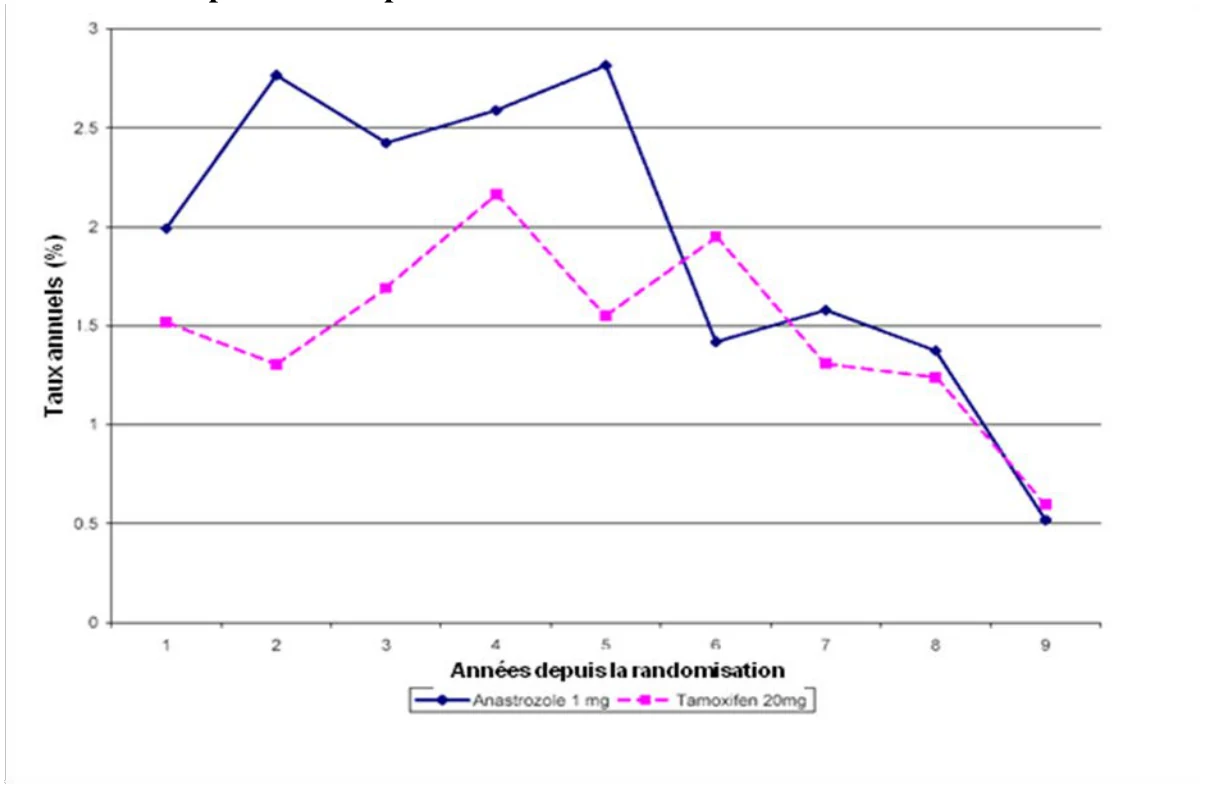
Dans l’étude ATAC, des événements cardiovasculaires ischémiques ont été signalés plus fréquemment chez les patientes sous anastrozole comparativement aux patientes sous tamoxifène, même si la différence n’était pas statistiquement significative (voir le tableau 3). Une évaluation rétrospective a montré que cette différence numérique était associée à un sous- groupe de patientes atteintes d’une cardiopathie ischémique préexistante. Une analyse statistique n’a pu être effectuée dans le cadre de l’évaluation de ce sous-groupe. Entre l’analyse effectuée à 33 mois et celle effectuée à 68 mois, la fréquence des événements cardiovasculaires est également demeurée stable avec le temps entre les deux groupes de traitement. La fréquence des infarctus du myocarde a augmenté de 0,1 % dans le groupe sous anastrozole et de 0,2 % dans le groupe sous tamoxifène; la fréquence des accidents vasculaires cérébraux a augmenté de 0,3 % dans chaque groupe de traitement. Au cours de la période de suivi sans traitement, durant laquelle on a continué de consigner les manifestations indésirables graves, la fréquence des infarctus du myocarde et des accidents vasculaires cérébraux a été comparable dans les deux groupes de traitement.
Le tableau 3 résume les manifestations indésirables prédéfinies s’étant produites dans les deux groupes durant le traitement et après la fin du traitement de l’étude.
Tableau 3 Fréquence des manifestations indésirables prédéfinies dans les deux groupes durant le traitement et après la fin de celui-ci lors de l’étude ATAC*
| Manifestation indésirable | Nombre (%) de patientesa | |||
| Analyse à la fin du traitement de 5 ans (données recueillies jusqu’au 31 mars 2004) | ||||
| Anastrozole à 1 mg (n = 3092) | Tamoxifène à 20 mg (n = 3094) | RRAb | Valeur p | |
| Bouffées de chaleur | 1104 (35,7) | 1264 (40,9) | 0,80 | < 0,0001 |
| Troubles de l'humeur | 600 (19,4) | 557 (18,0) | 1,10 | 0,2 |
| Fatigue/asthénie | 577 (18,7) | 544 (17,6) | 1,08 | 0,3 |
| Nausées et vomissements | 396 (12,8) | 385 (12,4) | 1,03 | 0,7 |
| Écoulements vaginaux | 111 (3,6) | 407 (13,2) | 0,25 | < 0,0001 |
| Saignements vaginaux | 171 (5,5) | 323 (10,4) | 0,50 | < 0,0001 |
| Douleur/raideur articulaires | 1111 (35,9) | 922 (29,8) | 1,32 | < 0,0001 |
| Fractures | 340 (11,0) | 238 (7,7) | 1,48 | < 0,0001 |
Fractures de la colonne vertébrale, de la hanche ou du poignet/Pouteau-Colles Hanchec Colonne vertébralec Poignet/Pouteau-Collesc | 148 (4,8) 37 (1,2) 45 (1,5) 72 (2,3) | 112 (3,6) 31 (1,0) 27 (0,9) 63 (2,0) | 1,34 NC NC NC | 0,02 NC NC NC |
| Cataractes | 191 (6,2) | 219 (7,1) | 0,86 | 0,2 |
| Maladie cardiovasculaire ischémique | 137 (4,4) | 119 (3,8) | 1,16 | 0,2 |
| Angine de poitrinec Infarctus du myocardec Maladie coronariennec Ischémie myocardiquec | 75 (2,4) 42 (1,4) 26 (0,7) 24 (0,8) | 56 (1,8) 40 (1,3) 27 (0,9) 16 (0,5) | NC NC NC NC | NC NC NC NC |
| Thromboembolies veineuses | 95 (3,1) | 151 (4,9) | 0,62 | 0,0003 |
| Thromboembolies veineuses profondes | 57 (1,8) | 83 (2,7) | 0,68 | 0,03 |
| Événements vasculaires cérébraux ischémiques | 67 (2,2) | 94 (3,0) | 0,71 | 0,03 |
| Cancer de l'endomètred | 5 (0,2) | 17 (0,8) | 0,29 | 0,02 |
a Toutes les manifestations indésirables survenues durant le traitement ou les 14 jours qui ont suivi la fin du traitement;
toutes les manifestations indésirables graves et toutes les fractures non graves survenues plus de 14 jours après la fin du traitement et avant la confirmation d'une récidive du cancer du sein.
b Les patientes ayant présenté plusieurs manifestations dans une même catégorie ne sont comptées qu’une seule fois dans cette catégorie. Les patientes ayant présenté des manifestations dans plus d’une catégorie sont comptées une fois dans chacune de ces catégories.
c Un risque relatif approché inférieur à 1,00 pour une manifestation indique que le traitement par anastrozole à 1 mg est associé à une fréquence réduite de cette manifestation par rapport au tamoxifène à 20 mg. d Traduction des termes individuels préconisés par le COSTART pour une catégorie particulière de manifestation. La catégorie générale était «manifestation indésirable prédéfinie».
e Pourcentages calculés en fonction du nombre de patientes dont l’utérus était intact au départ (n = 2229 pour l’anastrozole et n = 2236 pour le tamoxifène).
n Nombre de patientes traitées.
NC Non calculé.
Cancer du sein avancé :
On a comparé l'anastrozole (dose quotidienne de 1 mg) au tamoxifène (dose quotidienne de 20 mg) dans deux essais cliniques contrôlés portant sur des femmes ménopausées atteintes d'un cancer du sein avancé. Le tableau 4 présente les manifestations indésirables observées chez plus de 5 % des patientes dans l'un ou l'autre groupe thérapeutique de ces deux études, toutes causes confondues.
Tableau 4 Nombre (%) de patientes présentant une manifestation indésirable dans les études 0027 et 0030*
Organisme entier
Asthénie
83 (16,4)
81 (15,9)
Douleur 70 (13,8) 73 (14,3)
Dorsalgie 60 (11,9) 68 (13,3)
Céphalées 47 (9,3) 40 (7,8)
Douleur thoracique 37 (7,3) 37 (7,2)
Syndrome pseudo-grippal 35 (6,9) 30 (5,9)
Douleur pelvienne 23 (4,5) 30 (5,9)
Troubles cardiovasculaires
Vasodilatation
128 (25,3)
106 (20,7)
Hypertension 25 (4,9) 36 (7,0)
Troubles digestifs
Nausées
94 (18,6)
106 (20,7)
Constipation 47 (9,3) 66 (12,9)
Douleur abdominale 40 (7,9) 38 (7,4)
Diarrhée 40 (7,9) 33 (6,5)
Manifestation indésirable par
système ou appareil de l'organisme
Anastrozole à 1 mg (n = 506)
Tamoxifène à 20 mg (n = 511)
Tableau 4 Nombre (%) de patientes présentant une manifestation indésirable dans les études 0027 et 0030*
Vomissements 38 (7,5) 36 (7,0)
Anorexie 26 (5,1) 46 (9,0)
Troubles métaboliques et nutritionnels
Œdème périphérique 51 (10,1) 41 (8,0)
Troubles musculo-squelettiques
Douleur osseuse 54 (10,7) 52 (10,2)
Troubles du système nerveux
Insomnie 30 (5,9) 28 (5,5)
Étourdissements 30 (5,9) 22 (4,3)
Dépression 23 (4,5) 32 (6,3)
Hypertonie 16 (3,2) 26 (5,1)
Troubles respiratoires
Toux exacerbée 55 (10,9) 52 (10,2)
Dyspnée 51 (10,1) 47 (9,2)
Pharyngite 49 (9,7) 68 (13,3)
Troubles de la peau et des annexes
cutanées
Éruption cutanée 38 (7,5) 34 (6,7)
Troubles génito-urinaires
Leucorrhée 9 (1,8) 31 (6,1) * Une patiente peut avoir eu plus d'une manifestation indésirable.
On a réalisé l'analyse statistique de la fréquence de neuf catégories prédéfinies de manifestations indésirables possiblement attribuables à l'action pharmacologique d’ anastrozole ou du tamoxifène en se fondant sur les profils d'innocuité établis de ces deux produits. Aucune différence significative n'a été observée entre les deux groupes traités. Les résultats de cette analyse sont présentés au tableau 5.
Manifestation indésirable par
système ou appareil de l'organisme
Anastrozole à 1 mg (n = 506)
Tamoxifène à 20 mg (n = 511)
Tableau 5 Nombre (%) de patientes dans les études 0027 et 0030*
*Une patiente peut figurer dans plus d'une rangée.
La faible fréquence de pertes vaginales et de saignements vaginaux est conforme à l'activité pharmacologique connue d' anastrozole qui, comme prévu, n'a aucun effet œstrogénique ni aucun effet sur l'endomètre. Malgré l'absence d'activité œstrogénique de l'anastrozole, anastrozole n'a pas entraîné plus de cas d'infarctus du myocarde ou de fracture pathologique que le tamoxifène, et la fréquence de maladie thromboembolique était faible.
Cancer du sein avancé ayant évolué après le traitement au tamoxifène
Le tableau 6 présente les manifestations indésirables observées chez plus de 5 % des participantes à l'un ou l'autre des groupes de traitement dans le cadre de deux essais cliniques contrôlés comparant l'administration d' anastrozole (à raison de 1 mg ou de 10 mg) et d'acétate de mégestrol (à raison de 160 mg), toutes causes confondues :
Manifestation indésirable par
système ou appareil de l'organisme
Anastrozole à 1 mg
(n = 506)
Tamoxifène à 20 mg (n = 511)
Organisme entier
Poussées de progression
tumorale
Troubles cardiovasculaires
Bouffées de chaleur
Maladie thromboembolique
Troubles digestifs
Troubles gastro-intestinaux
Troubles métaboliques et
nutrionnels
Gain pondéral
Troubles du système nerveux
Dépression
Léthargie
Troubles génito-urinaires
Sécheresse vaginale
Saignements vaginaux
15 (3,0) 18 (3,5)
134 (26,5) 118 (23,1)
23 (4,5) 39 (7,6)
170 (33,6) 196 (38,4)
11 (2,2) 8 (1,6)
23 (4,5) 32 (6,3)
6 (1,2) 15 (2,9)
15 (3,0) 13 (2,5)
5 (1,0) 11 (2,2)
Tableau 6 Nombre (n) et pourcentage de patientes présentant une
manifestation indésirable dans les études 0004 et 0005*
Organisme entier Asthénie | 42 (16,0) | 33 (13,4) | 47 (18,6) |
| Céphalées | 34 (13,0) | 44 (17,9) | 24 (9,5) |
| Douleur | 28 (10,7) | 38 (15,4) | 29 (11,5) |
| Dorsalgie | 28 (10,7) | 26 (10,6) | 19 (7,5) |
| Douleur pelvienne | 14 (5,3) | 17 (6,9) | 13 (5,1) |
| Douleur thoracique | 13 (5,0) | 18 (7,3) | 13 (5,1) |
| Troubles cardiovasculaires | |||
| Bouffées de chaleur | 32 (12,2) | 29 (10,6) | 21 (8,3) |
| Troubles digestifs | |||
| Nausées | 41 (15,6) | 48 (19,5) | 28 (11,1) |
| Vomissements | 24 (9,2) | 26 (10,6) | 16 (6,3) |
| Diarrhée | 22 (8,4) | 18 (7,3) | 7 (2,8) |
| Constipation | 18 (6,9) | 18 (7,3) | 21 (8,3) |
| Douleur abdominale | 18 (6,9) | 14 (5,7) | 18 (7,1) |
| Anorexie | 18 (6,9) | 19 (7,7) | 11 (4,3) |
| Sécheresse buccale | 15 (5,7) | 11 (4,5) | 13 (5,1) |
| Troubles métaboliques et nutritionnels | |||
| Œdème périphérique | 14 (5,3) | 21 (8,5) | 28 (11,1) |
| Gain pondéral | 4 (1,5) | 9 (3,7) | 30 (11,9) |
| Augmentation de l'appétit | 0 (0) | 1 (0,4) | 13 (5,1) |
| Troubles musculo- squelettiques | |||
| Douleur osseuse | 17 (6,5) | 26 (11,8) | 19 (7,5) |
| Troubles du système nerveux | |||
| Étourdissements | 16 (6,1) | 12 (4,9) | 15 (5,9) |
| Dépression | 14 (5,3) | 6 (2,4) | 5 (2,0) |
Manifestation indésirable par système ou appareil de l'organisme
Anastrozole à 1 mg
(n = 262)
| n (%) |
Anastrozole à 10 mg
(n = 246)
| n (%) |
Acétate de mégestrol à 160 mg
(n = 253)
| n (%) |
Paresthésie Troubles respiratoires | 12 (4,6) | 15 (6,1) | 9 (3,6) |
| Dyspnée | 24 (9,2) | 27 (11,0) | 53 (20,9) |
| Toux exacerbée | 22 (8,4) | 18 (7,3) | 19 (7,5) |
| Pharyngite | 16 (6,1) | 23 (9,3) | 15 (5,9) |
| Troubles de la peau et des annexes cutanées | |||
| Éruption cutanée | 15 (5,7) | 15 (6,1) | 19 (7,5) |
| Transpiration | 4 (1,5) | 3 (1,2) | 16 (6,3) |
| Troubles génito-urinaires | |||
| Hémorragie vaginale | 6 (2,3) | 4 (1,6) | 13 (5,1) |
*Une patiente peut avoir eu plus d'une manifestation indésirable.
D'autres manifestations indésirables moins fréquentes (de 2 % à 5 %) rapportées par les patientes recevant anastrozole dosé à 1 mg au cours des deux principaux essais cliniques sont énumérées ci-dessous. Ces manifestations indésirables sont énumérées par système ou appareil de l'organisme et en ordre décroissant de fréquence pour chacune des entrées, toutes causes confondues.
Organisme entier : Syndrome pseudo-grippal; fièvre; douleur au cou; malaise; blessure accidentelle; infection.
Troubles cardiovasculaires : Hypertension; thrombophlébite.
Troubles hépatiques : Hausses des taux de gamma-GT, d'AST et d'ALT.
Troubles hématologiques : Anémie; leucopénie.
Troubles métaboliques et nutritionnels : Hausse des taux de phosphatase alcaline; perte de poids.
Les taux sériques moyens de cholestérol total ont augmenté de 0,5 mmol/L chez les patientes recevant anastrozole. On a constaté que les hausses du cholestérol LDL jouaient un rôle dans ces modifications.
Troubles musculo-squelettiques : Myalgie; arthralgie; fracture pathologique.
Troubles du système nerveux : Somnolence; confusion; insomnie; anxiété; nervosité.
Troubles respiratoires : Sinusite; bronchite; rhinite.
Troubles de la peau et des annexes cutanées : Cheveux clairsemés; prurit.
Troubles génito-urinaires : Infection des voies urinaires; douleur mammaire. L'incidence des groupes de manifestations indésirables suivants, pouvant avoir un lien causal avec un ou les deux traitements en raison de leur pharmacologie, a fait l'objet d'une analyse statistique : gain pondéral, œdème, maladie thromboembolique, troubles gastro-intestinaux, bouffées de chaleur et sécheresse vaginale. Ces six groupes, et les manifestations indésirables comprises dans ces groupes, ont été définis de façon prospective. Les résultats figurent au tableau 7.
Tableau 7 Nombre (n) et pourcentage de patientes dans les études 0004 et 0005
Troubles cardiovasculaires
Bouffées de chaleur 33 (12,6) 29 (11,8) 35 (13,8)
Maladie thromboembolique 9 (3,4) 4 (1,6) 12 (4,7)
Troubles digestifs
Troubles gastro-intestinaux 77 (29,4) 81 (32,9) 54 (21,3)
Troubles métaboliques
et nutritionnels
Œdème 19 (7,3) 28 (11,4) 35 (13,8)
Gain pondéral 4 (1,5) 10 (4,1) 30 (11,9)
Troubles génito-urinaires
Sécheresse vaginale 5 (1,9) 3 (1,2) 2 (0,8)
Davantage de patientes traitées par l'acétate de mégestrol se sont plaintes d'un gain de poids par comparaison aux patientes sous anastrozole à 1 mg (p < 0,0001). Les autres différences n'étaient pas statistiquement significatives.
Une analyse de l'ampleur des modifications pondérales chez toutes les patientes a également été effectuée. Chez 34 % (87/253) des patientes traitées par l'acétate de mégestrol, le gain pondéral était de l'ordre de 5 % ou plus tandis que chez 11 % (27/253) des patientes de ce groupe, le gain pondéral était de 10 % ou plus. Parmi les patientes traitées par anastrozole à 1 mg, 13 % (33/262) ont constaté un gain pondéral de l'ordre de 5 % ou plus et 3 % (6/262) ont connu un gain pondéral de 10 % ou plus. En moyenne, ce gain pondéral de 5 % à 10 % représentait entre 6 et 12 livres.
Aucune des patientes sous anastrozole ou acétate de mégestrol n'a cessé son traitement en raison d'un gain pondéral lié au médicament.
Anomalies des résultats hématologiques et biochimiques
La collecte systématique des résultats de laboratoire (y compris le cholestérol total) ne faisait pas partie des critères d’évaluation de l’étude ATAC. Les valeurs anormales des résultats de laboratoire dans l’étude ATAC ont été rapportées comme une manifestation indésirable. Au cours de l'étude ATAC, les patientes traitées par anastrozole ont été plus nombreuses à Manifestation indésirable par
système ou appareil de
l'organisme
Anastrozole à 1 mg
(n = 262)
n (%)
Anastrozole à 10 mg
(n = 246)
n (%)
Acétate de mégestrol à 160 mg
(n = 253) n (%)
présenter un taux de cholestérol sérique élevé que les patientes recevant le tamoxifène (9 % et 3,5 %, respectivement). Dans l’étude SABRE, cependant, qui a été spécifiquement conçue pour évaluer les taux lipidiques chez les patientes recevant anastrozole, aucune différence n’a été observée dans les taux de cholestérol des lipoprotéines de faible densité (C-LDL), de cholestérol total et de triglycérides chez les patientes qui avaient pris anastrozole pendant 12 mois, par comparaison aux valeurs mesurées avant l’instauration du traitement. On a observé une hausse statistiquement significative du taux de cholestérol des lipoprotéines de haute densité (C-HDL) chez les patientes qui avaient pris anastrozole pendant 12 mois, par comparaison aux valeurs mesurées avant l’instauration du traitement (voir Essais cliniques, Traitement adjuvant du cancer du sein chez les femmes ménopausées – Évaluation du profil lipidique). D’après les données de l’étude SABRE, aucune exigence spécifique relativement à la surveillance des taux lipidiques n’est recommandée pendant le traitement par anastrozole.
Effets indésirables après la commercialisation du produit
Un cas grave d’hépatite aiguë a été signalé. Bien qu’il ait été impossible d’exclure une hépatotoxicité tardive attribuable à une chimiothérapie antérieure, les données sur la relation temporelle laissent supposer qu’ anastrozole pourrait être une cause de cette manifestation. Des cas d’hépatite toxique ont été rapportés en association avec l’administration d’ anastrozole.
Des cas de vascularite cutanée (y compris de purpura rhumatoïde) ont été associés à l’administration d’ anastrozole et, selon les rapports, les symptômes sont disparus dans les 10 à 30 jours après l’arrêt du médicament, spontanément ou avec l’aide de traitements additionnels.
Une hypercalcémie grave accompagnée d’un taux sérique élevé d’hormone parathyroïde (PTH) a été rapportée chez une femme de 65 ans recevant de l’anastrozole. Toutes les glandes parathyroïdes ont été jugées normales et l’hypercalcémie ainsi que les taux élevés de PTH se sont résolus dans le mois qui a suivi l’arrêt du traitement par l'anastrozole. Les taux de calcium et de PTH se sont de nouveau élevés dans les 6 semaines suivant la reprise du traitement avec l’anastrozole.
Des cas de paresthésie (douleur, engourdissement et picotement de la peau) et de dysgueusie (perte et altération du goût) ont été associés à l’administration d’ anastrozole.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
L'anastrozole inhibe les réactions catalysées in vitro par les isoenzymes 1A2, 2C8/9 et 3A4 du cytochrome P450, avec des valeurs de Ki approximativement 30 fois supérieures aux valeurs moyennes de la Cmax plasmatique à l'état d'équilibre après une dose quotidienne de 1 mg. L'anastrozole n'inhibe pas les réactions catalysées in vitro par les isoenzymes 2A6 ou 2D6 du cytochrome P450. L'administration d'une dose unique de 30 mg ou de doses multiples de 10 mg d'anastrozole n'a pas eu d'effet sur la clairance de l'antipyrine ni sur la récupération urinaire des métabolites de l'antipyrine. À la lumière de ces résultats in vitro et in vivo, il apparaît peu probable que l'administration de 1 mg d' anastrozole se traduise par une inhibition cliniquement significative du métabolisme des médicaments administrés en concomitance, catalysé par le cytochrome P450.
Les essais cliniques sur les interactions portant sur l'antipyrine, la cimétidine, le tamoxifène et la warfarine indiquent que l'administration concomitante d' anastrozole et d'autres médicaments risque peu d'entraîner des interactions médicamenteuses médiées par le cytochrome P450 qui soient cliniquement significatives.
L'examen de la base de données mondiale d'AstraZeneca sur l'innocuité des produits évalués lors d'essais cliniques n'a révélé aucune indication d'interaction d'importance clinique chez les patientes ayant reçu anastrozole en concomitance avec d'autres médicaments d'ordonnance courants.
Les traitements qui contiennent des œstrogènes ne doivent pas être administrés en concomitance avec RAN-ANASTROZOLE, car ils pourraient s’opposer à l’objectif visé, soit empêcher la production d’œstrogènes.
Interactions médicament-médicament
Warfarine
On a étudié la pharmacocinétique et l'activité anticoagulante de la warfarine (administrée à raison de 25 mg) associée à l'anastrozole (administré à raison de 1 mg/jour) chez des volontaires sains de sexe masculin. Pendant toute la période d'administration de warfarine et de prélèvement d'échantillons, les concentrations plasmatiques moyennes d'anastrozole chez ces hommes se situaient à l'intérieur de l'éventail des concentrations observées chez les femmes ménopausées atteintes d’un cancer du sein avancé qui recevaient la dose d'anastrozole recommandée aux fins cliniques. Dans l'ensemble, aucune donnée n'incite à penser que l'administration d'anastrozole a une incidence clinique pertinente sur la pharmacocinétique ou sur l'activité anticoagulante de la warfarine.
Bisphosphonates
L'examen de la base de données mondiale d'AstraZeneca sur l'innocuité des produits évalués lors d'essais cliniques n'a révélé aucune indication d'interaction d'importance clinique avec les bisphosphonates. Les résultats de l’étude SABRE ont montré que l’anastrozole en association avec le risédronate, un bisphosphonate, était bien toléré.
Tamoxifène
Les effets de l'anastrozole sur la pharmacocinétique du tamoxifène (administré à raison de 20 mg/jour) ont été évalués chez des femmes ménopausées atteintes d’un cancer du sein précoce qui recevaient déjà du tamoxifène en traitement adjuvant. On n'a pas observé de différence significative entre l'anastrozole et le placebo en ce qui a trait aux effets sur le taux sanguin de tamoxifène (p = 0,919).
L'administration concomitante du tamoxifène et d’ anastrozole n'a pas eu d'effet sur les concentrations plasmatiques de tamoxifène ou de N-desméthyltamoxifène; toutefois, elle a réduit les concentrations plasmatiques d' anastrozole de 27 % par rapport à l'administration d' anastrozole seul. Les données sur le traitement d'association par anastrozole et le tamoxifène ont révélé qu’ anastrozole n'a pas d'effet significatif sur les concentrations sanguines de tamoxifène; l'inhibition de la production d'estradiol concorde avec celle que l'on observe chez des patientes traitées par anastrozole seul.
Les résultats de l'étude ATAC (suivi médian de 33 mois) semblent indiquer qu'il ne faut pas administrer le tamoxifène en concomitance avec anastrozole. L’association ne s’est pas révélée supérieure à anastrozole ou au tamoxifène en monothérapie sur le plan de l’efficacité et de l’innocuité. Il a donc été décidé de mettre fin au volet traitement d'association de l’étude ATAC.
Tableau 8 Interactions médicament-médicament établies ou possibles
Anastrozole Réf. Effet Commentaire d'ordre clinique
Tamoxifène Essai
clinique
La concentration de tamoxifène et du métabolite N- esméthyltamoxifène n’a pas été modifiée. La
concentration d’anastrozole a diminué.
Les résultats de l’étude ATAC montrent que l’association anastrozole-tamoxifène n’est pas supérieure sur le plan de l’efficacité et de l’innocuité au tamoxifène en monothérapie.
Interactions médicament-aliment
On n'a pas établi d'interactions avec des aliments particuliers.
Interactions médicament-herbe médicinale
On n'a pas établi d'interactions avec des produits à base de plantes médicinales. Les traitements à base de plantes médicinales qui contiennent des œstrogènes ne doivent pas être administrés en concomitance avec anastrozole, car ils pourraient s’opposer à l’objectif visé, soit empêcher la production d’œstrogènes.
Effets au médicament sur les essais de laboratoire
Anastrozole n'a pas semblé influencer les résultats des tests de laboratoire habituels.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Âge : Les patientes doivent être ménopausées.
Posologie recommandée et modification posologique
RAN-ANASTROZOLE (anastrozole) doit être administré par voie orale à raison de 1 mg une fois par jour. Dans le cadre d'un traitement adjuvant, on recommande actuellement que le médicament soit administré pendant 5 ans.
Personnes âgées : Il n'est pas nécessaire d'ajuster la posologie chez les personnes âgées.
Insuffisance hépatique : Bien que la clairance orale apparente de l'anastrozole ait été réduite chez les sujets cirrhotiques en raison d'une consommation abusive d'alcool, les concentrations plasmatiques d'anastrozole sont demeurées à l'intérieur de l'éventail des concentrations observées dans tous les essais cliniques auprès de patientes sans hépatopathie. Par conséquent, il n'est pas recommandé de modifier la dose dans les cas d'insuffisance hépatique légère à modérée, bien qu'une surveillance étroite soit préconisée afin de déceler des effets secondaires possibles. anastrozole n'a pas été étudié chez les patientes atteintes d'insuffisance hépatique grave. Les risques et les bienfaits potentiels pour ces patientes devraient être soupesés soigneusement avant l'administration d' anastrozole.
Insuffisance rénale : Il n'est pas nécessaire d'ajuster la posologie dans les cas d'insuffisance rénale. Les risques et les bienfaits potentiels pour les patientes atteintes d’insuffisance rénale grave devraient être soupesés avant l'administration d' RAN-ANASTROZOLE.
Dose oubliée
Il faut prendre une dose oubliée le plus tôt possible, pourvu qu'il reste au moins 12 heures avant l'heure de la prochaine dose. Il ne faut pas prendre une dose oubliée s’il reste moins de 12 heures avant la prochaine dose.
Administration
RAN-ANASTROZOLE doit être avalé entier avec un liquide.
Il faut essayer de prendre RAN-ANASTROZOLE à la même heure chaque jour.
SURDOSAGE
L'expérience clinique sur le surdosage accidentel est limitée. Dans des études animales, une toxicité aiguë a été observée à une dose supérieure à 45 mg/kg (équivalant à 2,7 g). Des essais cliniques ont été effectués avec différentes doses d' anastrozole allant jusqu'à 60 mg, administrées en dose unique à des volontaires en bonne santé de sexe masculin, et jusqu'à 10 mg/jour, administrées à des femmes ménopausées atteintes d'un cancer du sein avancé; ces doses ont été bien tolérées. La dose unique d' anastrozole pouvant causer des symptômes menaçant le pronostic vital n'a pas été déterminée.
Il n'y a pas d'antidote spécifique du surdosage, et le traitement doit être symptomatique. Dans la prise en charge d'un surdosage, il faut tenir compte de la possibilité que le sujet ait consommé plusieurs médicaments. Les vomissements peuvent être provoqués si la patiente est consciente. La dialyse peut être utile, car RAN-ANASTROZOLE ne se lie pas fortement aux protéines. Un traitement d'appoint général incluant la mesure fréquente des signes vitaux et la surveillance étroite de la patiente est indiqué.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
De nombreux cancers du sein sont dotés de récepteurs œstrogéniques et la croissance de ces tumeurs peut être stimulée par les œstrogènes. Chez les femmes ménopausées, la principale source d'œstrogènes circulants (principalement l'estrone) est la conversion de l'androstènedione sécrétée par la surrénale en estrone sous l'effet de l'aromatase dans les tissus périphériques, tels que les tissus adipeux, suivie de la conversion de l'estrone en estradiol. De nombreux cancers du Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
sein contiennent aussi de l'aromatase; l'importance des œstrogènes d'origine tumorale reste à préciser.
Le traitement du cancer du sein vise entre autres à réduire les concentrations d'œstrogènes au moyen de l'ovariectomie préménopausique et du recours aux antiœstrogènes et aux progestatifs tant avant qu'après la ménopause. Toutes ces interventions ont permis de réduire la masse tumorale ou d'en retarder la croissance chez certaines femmes.
L’anastrozole est un inhibiteur de l'aromatase non stéroïdien puissant et sélectif. Il abaisse notablement les concentrations sériques d'estradiol et n'a aucun effet décelable sur la production surrénalienne de corticostéroïdes ou d'aldostérone.
Pharmacodynamique
L'inhibition de l'activité de l'aromatase dépend surtout de l'anastrozole, la substance mère.
La relation dose-réponse, mesurée au moyen de l'inhibition de la production d'estradiol sérique, a été étudiée chez des femmes ménopausées. Des doses quotidiennes de 1 mg d' anastrozole administrées pendant 14 jours ont entraîné l'inhibition de la production d'estradiol dans une proportion de plus de 80 %. L'inhibition de la production d'estradiol sérique a été maintenue jusqu'à 6 jours après l'arrêt de l'administration quotidienne d' anastrozole dosé à 1 mg.
Dans le cadre d'une étude portant sur 14 femmes ménopausées atteintes de tumeurs mammaires localement avancées (stade T3 ou T4), non inflammatoires et porteuses de récepteurs œstrogéniques positifs, l'anastrozole a entraîné une baisse importante des taux intratumoraux d'œstrogènes. Après l'administration d'anastrozole comme traitement principal par voie générale pendant 15 semaines (avant toute intervention chirurgicale locale et/ou radiothérapie), les taux intratumoraux d'estradiol (E2), d'estrone (E1) et de sulfate d'estrone (E1S) avaient diminué, pour atteindre respectivement des valeurs moyennes de 11,1 %, de 16,7 % et de 26,6 % par rapport aux taux de départ. De plus, les taux intratumoraux de ces trois substances étaient devenus inférieurs au seuil de détection des analyses chez trois patientes.
La sélectivité d' anastrozole pour l'enzyme aromatase plutôt que pour d'autres enzymes du cytochrome P450 qui contrôlent la synthèse des hormones glucocorticoïdes et minéralocorticoïdes dans la surrénale a été confirmée. De plus, l'épreuve de stimulation des surrénales par l'ACTH chez des sujets sous anastrozole à des doses allant jusqu'à 10 mg a donné lieu à une réponse normale pour ce qui est de la sécrétion de cortisol et d'aldostérone. Par conséquent, les patientes traitées par anastrozole ne nécessitent pas de thérapie substitutive à base de glucocorticoïde ou de minéralocorticoïde.
L’anastrozole n'exerce pas d’activité progestative, androgénique ou œstrogénique directe, pas plus qu'il n'intervient dans la sécrétion de la thyréostimuline (TSH).
Étant donné l’action pharmacologique d’ anastrozole, les patientes dont la tumeur est porteuse de récepteurs positifs des œstrogènes et/ou de la progestérone appartiennent à la population la plus susceptible de répondre au traitement par RAN-ANASTROZOLE.
Pharmacocinétique
Absorption : L'absorption de l'anastrozole est rapide et les concentrations plasmatiques maximales sont habituellement atteintes dans les 2 heures qui suivent l'administration lorsque la patiente est à jeun. Des études sur le médicament radiomarqué ont montré que l'anastrozole administré par voie orale était bien absorbé dans la grande circulation. La nourriture ralentit l'absorption, mais ne réduit pas la quantité globale d'anastrozole absorbée.
Distribution : Les propriétés pharmacocinétiques de l'anastrozole sont linéaires pour la gamme posologique de 1 à 20 mg et ne sont pas modifiées lorsque les doses sont répétées. En accord avec la demi-vie d'élimination plasmatique de 50 heures, les concentrations plasmatiques de l'anastrozole se rapprochent de l'état d'équilibre après 7 jours d'une administration quotidienne unique et elles sont environ 3 à 4 fois supérieures à celles observées après une dose unique d'anastrozole. La fixation de l'anastrozole aux protéines plasmatiques est d'environ 40 % et ne dépend pas de la concentration, quand cette dernière se situe à l'intérieur d’un éventail de concentrations qui comprend les concentrations thérapeutiques.
Métabolisme : Le métabolisme de l'anastrozole se produit par N-désalkylation, hydroxylation et glucuroconjugaison. Trois métabolites de l'anastrozole (le métabolite triazolé, un glucuroconjugué de l'hydroxy-anastrozole et un glucuroconjugué de l'anastrozole lui-même) ont été décelés dans l'urine ou le plasma humains. Plusieurs métabolites secondaires (moins de 5 % de la dose radioactive) excrétés dans l'urine n'ont pas été identifiés. Le principal métabolite de l'anastrozole dans la circulation, le métabolite triazolé, est dénué d'activité pharmacologique.
Élimination : Les études menées avec l'anastrozole radiomarqué auprès de femmes ménopausées ont révélé que l'élimination du médicament se fait surtout par biotransformation (environ 85 %) et, dans une moindre mesure (environ 11 %), par l'excrétion rénale d'anastrozole inchangé. L'anastrozole est éliminé lentement et sa demi-vie d'élimination plasmatique est d'environ 50 heures chez les femmes ménopausées.
Cas particuliers et états pathologiques
Personnes âgées : Les propriétés pharmacocinétiques de l'anastrozole ont été étudiées chez des femmes atteintes d'un cancer du sein et des volontaires ménopausées. La pharmacocinétique de l'anastrozole était similaire dans les deux groupes et n'était pas influencée par l'âge.
Race : Au Japon, on a étudié les propriétés pharmacodynamiques et pharmacocinétiques de l'anastrozole chez des femmes ménopausées en bonne santé. Après l'administration d'anastrozole pendant 16 jours à raison de 1 mg/jour, ces propriétés étaient comparables chez les volontaires japonaises et les volontaires de race blanche; rien ne porte à croire que l'emploi de cet agent dans le traitement du cancer du sein occasionnerait des différences significatives du point de vue clinique entre les patientes japonaises et les patientes de race blanche sur le plan de la réponse thérapeutique.
Insuffisance hépatique : La pharmacocinétique de l'anastrozole a été étudiée en présence de cirrhose hépatique stable imputable à une consommation excessive d’alcool. La clairance orale apparente de l'anastrozole était environ 30 % inférieure chez les sujets atteints d'une cirrhose hépatique par comparaison aux sujets témoins dont la fonction hépatique était normale. Cependant, les concentrations plasmatiques d'anastrozole chez les sujets cirrhotiques se situaient à l'intérieur de l'éventail des concentrations observées chez les sujets normaux pour tous les essais cliniques. Il n'est pas nécessaire d'ajuster la posologie chez les patientes atteintes d'insuffisance hépatique légère à modérée. Anastrozole n'a pas été étudié chez les patientes atteintes d'insuffisance hépatique grave. Les risques et les bienfaits potentiels pour ces patientes devraient être soupesés soigneusement avant l'administration d' RAN-ANASTROZOLE.
Insuffisance rénale : Les paramètres pharmacocinétiques de l'anastrozole ont été évalués chez des sujets atteints d'insuffisance rénale. La clairance rénale de l'anastrozole diminuait proportionnellement à la clairance de la créatinine et était d'environ 50 % inférieure chez les sujets présentant une insuffisance rénale grave (clairance de la créatinine inférieure à 30 mL/min/1,73 m2 ou 0,5 mL/s/1,73 m2) par comparaison aux sujets témoins. La clairance rénale ne constituant pas une voie d'élimination significative, la clairance orale apparente de l'anastrozole demeure inchangée même en présence d'insuffisance rénale grave. Il n'est pas nécessaire d'ajuster la posologie chez les patientes souffrant d'insuffisance rénale. Les risques et les bienfaits potentiels pour les patientes atteintes d’insuffisance rénale grave devraient être soupesés soigneusement avant l'administration d' RAN-ANASTROZOLE.
ENTREPOSAGE ET STABILITÉ
RAN-ANASTROZOLE doit être conservé à la température ambiante (15 à 30 °C).
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune instruction particulière pour la manipulation n’est nécessaire.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
RAN-ANASTROZOLE est une comprimé blanc à blanc cassé, biconvexe et pelliculé, portant l’inscription en creux « RAN » sur une face et « A1 » sur l’autre. En plus de l'ingrédient actif anastrozole, chaque comprimé contient les ingrédients inactifs suivants: lactose monohydraté, dioxyde de titane, povidone K30, glycolate d'amidon sodique, stéarate de magnésium, hydroxypropylméthyl cellulose (hypromellose E5), polyéthylèneglycol.
Conditionnement : RAN-ANASTROZOLE est offert en plaquettes alvéolées de 30 comprimés (3x10s) et flacons de 30 et 100 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Anastrozole
Nom chimique : 2,2'-[5-(1H-1,2,4-triazol-1-ylméthyl)-1,3- phénylène] bis (2-méthylpropiononitrile) (UICPA)
Formule moléculaire et masse moléculaire : C17H19N5; 293,4 g/mol
Formule développée :
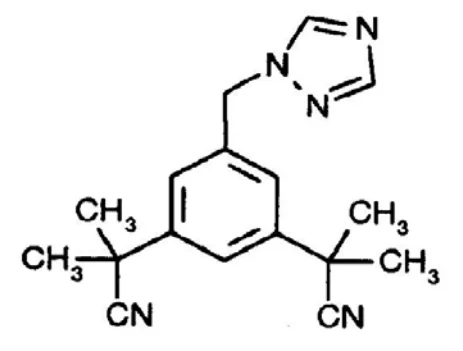
Propriétés physicochimiques :
L'anastrozole est une poudre cristalline blanc au blanc cassé, modérément soluble dans l'eau (0,53 mg/mL à 25 °C) dépendant du pH pour un pH de 1 à 4, mais indépendant du pH par la suite.
| pH | mg/ml |
| 1,0 | 2,26 |
| 2,0 | 0,05 |
| 3,0 | 0,06 |
| 4,0 | 0,06 |
| 5,0 | 0,04 |
| 6,0 | 0,04 |
| 6,8 | 0,04 |
Anastrozole est optiquement inactif, sans atome chiral dans la molécule et par conséquent sans chiralité. Deux formes polymorphes ont été identifiées et étiquetées Forme-I et Forme-II. La substance pharmaceutique produite pour cette présentation est Forme-II.
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude de bioéquivalence ouverte, randomisée, croisée avec inversion de traitement d’un comprimé de 1 mg d’anastrozole de Ranbaxy Pharmaceuticals Canada Inc. et d’un comprimé de 1 mg d’Arimidex (anastrozole) d’AstraZeneca Pharmaceuticals LP, USA a été menée dans des conditions de jeûne auprès de patientes ménopausées âgées entre 45 et 64 ans. Des données de 19 sujets ayant terminé l’étude sont présentées ci-dessous:
(une x 1 mg) À partir de données mesurées non-corrigées pour la puissance Moyenne géométrique Moyenne arithmétique (% CV) | ||||||
| Paramètre | RAN- Anastrozole* | Arimidex† | Rapport des moyennes géométriques % | Intervalle de confiance à 90% | ||
| Baisser | Supérieure | |||||
ASC0-72h (pg.h/mL) | 509179.05 501830.55 (15.83) | 511276.24 502010.24 (16.94) | 99.96 | 98.37 | 101.58 | |
Cmax (pg/mL) | 16387.11 16100.00 (13.26) | 16033.55 15867.88 (11.05) | 101.46 | 98.62 | 104.38 | |
Tmax§ (h) | 1.47 (30.55) | 1.45 (34.08) | ||||
* RAN -ANASTROZOLE, Comprimés à 1 mg (fabriqué par Ranbaxy Pharmaceuticals Canada Inc.) † Arimidex fabriqué par AstraZeneca Pharmaceuticals LP, USA
§ Expressed as the arithmetic mean (CV%) only
Représenté sous forme de moyenne arithmétique seulement (% CV)
Valeurs ASCI et T1/2 non signalées; ces paramètres ne pouvant être estimés avec précision en raison de la longue demi-vie de l’ingrédient actif et le type de l’étude.
Traitement adjuvant du cancer du sein chez les femmes ménopausées
Aspect démographique et plan de l’étude
Une étude multicentrique, de phase III, randomisée et à double insu a comparé anastrozole seul à NOLVADEX (tamoxifène) seul et à l'association d' anastrozole et de NOLVADEX en traitement adjuvant du cancer du sein chez les femmes ménopausées. Cette étude, nommée ATAC (anastrozole, Tamoxifen Alone or in Combination), a été menée auprès de 9366 patientes ménopausées atteintes d'un cancer du sein opérable. Les patientes ont été réparties au hasard pour recevoir anastrozole à raison de 1 mg/jour, du tamoxifène à raison de 20 mg/jour ou une association des deux traitements, pendant 5 ans ou jusqu'à ce que la maladie récidive. Toutefois, au moment de l'analyse primaire (à un suivi médian de 33 mois), l'association d' anastrozole et du tamoxifène ne s'est pas révélée supérieure au tamoxifène sur le plan de l'efficacité. Le volet traitement d'association a donc été éliminé de l’étude; il ne restait plus que les 6241 patientes qui avaient été randomisées dans les groupes anastrozole et tamoxifène en monothérapie. Ces patientes seront suivies pendant 10 ans après la randomisation.
Les principaux critères d'évaluation étaient la survie sans maladie et l'innocuité. La survie sans maladie était le délai avant le premier des événements suivants : récidives locorégionales (y compris les nouveaux cancers du sein primitifs ipsilatéraux), récidives à distance, nouvelles tumeurs primitives controlatérales et décès toutes causes. Les critères d'évaluation secondaires étaient la survie sans maladie à distance (délai avant le premier des événements suivants : récidive à distance ou décès toutes causes), l'incidence de nouveaux cancers du sein primitifs controlatéraux et la survie globale. L'analyse principale de la survie sans maladie devait avoir lieu après 352 événements par groupe de traitement et s’est produite après un suivi médian de 33 mois; l’analyse principale de la survie devait avoir lieu après un total de 352 événements par groupe de traitement et s’est produite après un suivi médian de 68 mois.
Les caractéristiques démographiques et les autres caractéristiques initiales des deux groupes de traitement étaient similaires et sont présentées au tableau 9.
Tableau 9 Caractéristiques démographiques et autres caractéristiques initiales des sujets de l'étude ATAC
Caractéristiques démographiques Anastrozole à 1 mg
(n = 3125)
Âge moyen (années) 64,1 64,1
Tranche d'âge (années) 38,1 - 92,8 32,8 - 94,9
< 45 ans 0,7 0,4
45-60 ans 34,6 35,1
> 60 à < 70 ans 38,0 37,1
> 70 ans 26,7 27,4
Poids moyen (kg) 70,8 71,1
Statut des récepteurs (%)
Positif1 83,8 83,4
Négatif2 7,5 8,0
Autre3 8,8 8,6 Autre traitement avant la randomisation (%)
Mastectomie 47,8 47,3
Tamoxifène à 20 mg (n = 3116)
T1 (≤ 2 cm) 63,9 62,9
T2 (> 2 cm et ≤ 5 cm) 32,5 34,2
T3 (> 5 cm) 2,7 2,2
Statut ganglionnaire (%)
Ganglions positifs 34,9 33,6
1-3 (nombre de ganglions) 24,5 24,5
4-9 7,5 6,4
> 9 2,9 2,7
Grade tumoral (%)
Bien différencié 20,8 20,5
Moyennement différencié 46,8 47,8
Peu différencié/non différencié 23,6 23,3
Non évalué/noté 8,7 8,4
Traitement de conservation du sein4 52,2 52,7
Chirurgie axillaire 95,5 95,7
Radiothérapie 63,4 62,5
Chimiothérapie 22,3 20,8
Tamoxifène en traitement néoadjuvant 1,6 1,6
Taille de la tumeur primitive (%)
1 Comprend les patientes dont la tumeur était à récepteurs œstrogéniques (RE) positifs ou à récepteurs de la progestérone (RP) positifs ou les deux.
2 Comprend les patientes dont la tumeur était à RE négatifs et à RP négatifs.
3 Comprend toutes les autres patientes de statut inconnu quant aux récepteurs.
4 Parmi les patientes ayant reçu un traitement de conservation du sein, la radiothérapie a été administrée à
95,0 % des patientes du groupe sous anastrozole et à 94,1 % des patientes du groupe sous tamoxifène. n = Nombre de patientes assignées de façon aléatoire au traitement.
Résultats de l'étude
Les patientes qui participent à l’essai ATAC ont maintenant été traitées pendant une période médiane de 60 mois (5 ans) et suivies pendant une période médiane de 100 mois. L’analyse primaire a eu lieu à un suivi médian de 33 mois; les analyses les plus récentes ont eu lieu à un suivi médian de 68 mois et de 100 mois.
L’évaluation de la survie sans maladie a révélé qu’ anastrozole était supérieur au tamoxifène dans la population selon l’intention de traiter; anastrozole a produit une réduction significative sur le plan statistique de 17 % du risque de récidive ou de décès toutes causes (p = 0,01) lors de l’analyse primaire (à un suivi médian de 33 mois) et de 13 % à un suivi médian de 68 mois (p = 0,01). À un suivi médian de 100 mois, la supériorité statistique d’ anastrozole s’est maintenue, celui-ci ayant réduit de 10 % le risque de récidive ou de décès toutes causes (p = 0,0252). Dans le sous-groupe à récepteurs hormonaux positifs (qui représentait environ 84 % de la population de l'étude), on a constaté une réduction significative de 22 % du risque de récidive ou de décès toutes causes (p = 0,006) lors de l’analyse primaire, de 17 % (p = 0,005) lors de l’analyse à 68 mois et de 15 % (p = 0,0027) lors de l’analyse à 100 mois. Ces résultats démontrent qu' anastrozole a un effet rémanent, les bienfaits de ce produit sur le plan de l’efficacité ayant persisté après la fin du traitement, aussi bien dans la population selon l’intention de traiter que dans la population à récepteurs hormonaux positifs. La différence absolue de la survie sans maladie a continué d’augmenter, passant de 2,4 % après 68 mois à 2,8 % après 100 mois dans la population selon l’intention de traiter et de 2,5 % après 68 mois à 4,1 % après 100 mois dans le sous-groupe à récepteurs hormonaux positifs.
Les figures 2 et 3 présentent les probabilités selon la courbe de Kaplan-Meier de survie sans maladie telle que définie dans le protocole pour la population selon l’intention de traiter, et le sous-groupe à récepteurs hormonaux positifs.
Figure 2 Courbe de Kaplan-Meier de la survie sans maladie dans la population
soumise à l'analyse selon l'intention de traiter 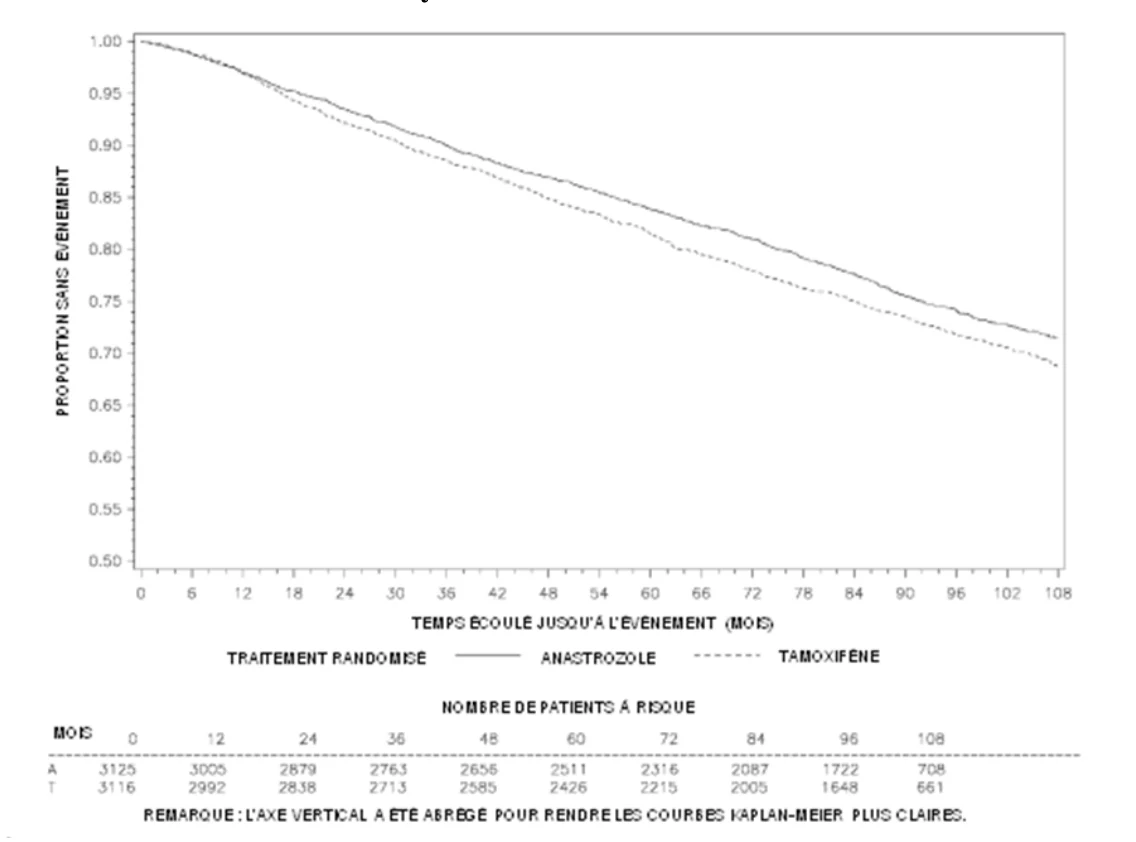
Figure 3 Courbe de Kaplan-Meier de la survie sans maladie chez les patientes dont
la tumeur était à récepteurs hormonaux positifs 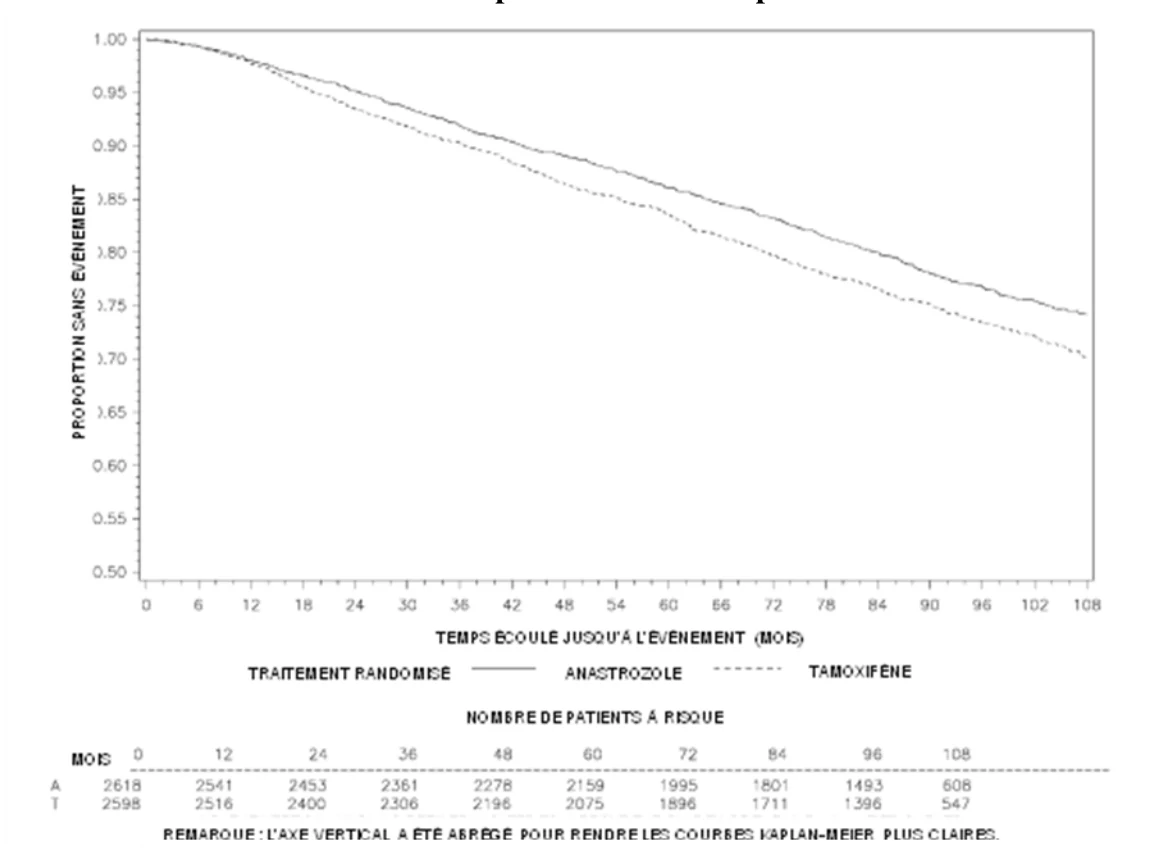
L’analyse effectuée au cours du suivi, après la fin du traitement, a continué de démontrer un avantage significatif d’ anastrozole sur le tamoxifène pour ce qui est du délai avant la récidive, aussi bien dans la population selon l’intention de traiter (rapport des risques instantanés [RRI] : 0,81; IC à 95 % : 0,73 à 0,91; p = 0,0004) que dans le sous-groupe à récepteurs hormonaux positifs (RRI : 0,76; IC à 95% : 0,67 à 0,87; p = 0,0001), ainsi que du délai avant la récidive à distance, à la fois dans la population selon l’intention de traiter (RRI : 0,86; IC à 95 % : 0,75 à 0,98; p = 0,022) et dans le sous-groupe à récepteurs hormonaux positifs (RRI : 0,84; IC à 95 % : 0,72 à 0,97; p = 0,022). En outre, anastrozole s’est révélé significativement supérieur au tamoxifène pour ce qui est de réduire le risque de cancer du sein controlatéral invasif, aussi bien dans la population selon l’intention de traiter (RRI : 0,68; IC à 95 % : 0,49 à 0,94; p = 0,02) que dans le sous-groupe à récepteurs hormonaux positifs (RRI : 0,60; IC à 95 % : 0,42 à 0,85; p = 0,004).
Dans l’analyse primaire de la survie après une période médiane de traitement de 68 mois, anastrozole à 1 mg ne s’est pas montré supérieur au tamoxifène à 20 mg sur le plan de la survie. La survie globale était comparable dans les deux groupes de traitement de l’étude, et ce, tant dans la population selon l’intention de traiter (RRI : 0,97; IC à 95 % : 0,85 à 1,12; p = 0,71) que dans le sous-groupe à récepteurs hormonaux positifs (RRI : 0,97; IC à 95 % : 0,83 à 1,14; p = 0,73). Après un suivi médian de 100 mois, la survie globale était toujours comparable dans les deux groupes de traitement de l’étude, et ce, tant dans la population selon l’intention de traiter (RRI : 1,00; IC à 95 % : 0,89 à 1,12; p = 0,99) que dans le sous-groupe à récepteurs hormonaux positifs (RRI : 0,97; IC à 95 % : 0,86 à 1,11; p = 0,68).
Dans l’ensemble, un nombre comparable de décès se sont produits dans le groupe sous tamoxifène et dans le groupe sous anastrozole, quoique le nombre de décès suivant la récidive du cancer du sein ait été plus faible dans le groupe sous anastrozole (RRI : 0,91; A = 11,2 %, T = 12,3 %). Toutefois, le nombre de décès attribuables à des causes autres que le cancer du sein était supérieur parmi les patientes sous anastrozole, mais le nombre de décès liés au cancer du sein était moindre chez ces dernières. La différence du nombre de décès non attribuables au cancer du sein avant récidive dans la population selon l’intention de traiter entre les deux groupes de traitement était faible (différence absolue de 1,1 %; A = 8,9 %, T = 7,8 %). Le déséquilibre le plus flagrant se situe parmi les décès attribuables à des cancers secondaires (A = 2,8 %, T = 2,1 %), en particulier le cancer du poumon et le cancer colorectal, par comparaison au tamoxifène.
La fréquence des cancers des ovaires et de l’endomètre, ainsi que des mélanomes, a été plus faible dans le groupe sous anastrozole que dans le groupe sous tamoxifène (voir le tableau 10).
Tableau 10 Fréquence des nouveaux cancers primitifs avant la récidive dans chacun des groupes de traitement (pendant ou après le traitement)
Endomètrea 4 (0,1) 23 (0,7)
Col de l’utérusa 2 (0,1) 5 (0,2)
Peau – autre que mélanomea,b 94 (3,0) 100 (3,2)
Cancer du sein controlatéralc 62 (2,0) 87 (2,8)
Cancer colorectal 56 (1,8) 36 (1,2)
Poumon 42 (1,4) 24 (0,8)
Ovaire 12 (0,4) 26 (0,8)
Tête et cou 12 (0,4) 5 (0,2)
Rein 11 (0,4) 6 (0,2)
Lymphome (non hodgkinien) 10 (0,3) 8 (0,3)
Estomacd 10 (0,3) 6 (0,2)
Mélanome 8 (0,3) 18 (0,6)
Leucémie 7 (0,2) 9 (0,3)
Vessie 6 (0,2) 9 (0,3)
Cerveau 4 (0,1) 6 (0,2) Appareil/système et manifestation
indésirable selon la terminologie
préconisée par le COSTART
(traduction)
Nombre (%) de patientes
Analyse mise à jour en 2007 (données recueillies jusqu’au
31 mars 2007) Anastrozole à 1 mg
(n = 3092)
Tamoxifène à 20 mg (n = 3094)
Pancréas 2 (0,1) 6 (0,2)
Autre 34 (1,1) 21 (0,7)
TOTAL 351 (11,4) 365 (11,8) a En plus des nouveaux cancers primitifs répertoriés ci-dessus, les nouveaux cancers primitifs suivants ont été signalés comme manifestations indésirables graves : 4 cancers de la peau et 1 cancer de l’endomètre dans le groupe sous anastrozole à 1 mg et 8 cancers de la peau, 1 cancer du col de l’utérus et 1 cancer de l’endomètre dans le groupe sous tamoxifène à 20 mg.
b Les valeurs totales comprennent 2 patientes dans le groupe sous anastrozole à 1 mg et 1 patiente dans le groupe sous tamoxifène à 20 mg ayant présenté un nouveau cancer primitif de la peau qui a été classé dans la catégorie cancer de la peau (non hodgkinien).
c Exclut tout nouveau cancer primitif du sein (controlatéral) survenant après une récidive. d Les valeurs totales comprennent 2 patientes dans le groupe sous anastrozole à 1 mg ayant présenté un nouveau cancer primitif de l’estomac qui a été classé dans la catégorie cancer de l’estomac. COSTART = Coding Symbols for Thesaurus of Adverse Reaction Terms.
n = Nombre de patientes ayant reçu le traitement.
Les décès (pendant et après le traitement à l’étude) attribuables à des événements cardiovasculaires ischémiques (A = 1,3 %, T = 1,2 %) ou à d’autres événements cardiovasculaires (A = 0,9 %, T = 0,9 %) se sont produits à une fréquence semblable dans les deux groupes de traitement.
Le tableau 11 présente les résultats relatifs aux critères d’évaluation dans la population selon l’intention de traiter et dans le sous-groupe à récepteurs hormonaux positifs obtenus lors de l’analyse primaire, à la fin du traitement de 5 ans et à 100 mois. La fréquence des événements individuels dans la population selon l’intention de traiter et dans le sous-groupe à récepteurs hormonaux positifs lors de l’analyse effectuée à 100 mois est présentée au tableau 12.
Tableau 11 Résumé des critères d'évaluation de l'étude ATAC
Analyse à 33 mois (données recueillies jusqu’au 29 juin 2001) | Analyse à 68 mois (données recueillies jusqu’au 31 mars 2004) | Analyse à 100 mois (données recueillies jusqu’au 31 mars 2007) | ||||
| Population selon l’intention de traiter | Population à récepteurs hormonaux positifs | Population selon l’intention de traiter | Population à récepteurs hormonaux positifs | Population selon l’intention de traiter | Population à récepteurs hormonaux positifs | |
Anastrozole Tamoxi- à 1 mg fène à 20 (n = 3125) mg (n = 3116) | Anastrozole Tamoxifène à 1 mg à 20 mg (n = 2618) (n = 2598) | Anastrozole Tamoxifène à 1 mg à 20 mg (n = 3125) (n = 3116) | Anastrozole à Tamoxifène 1 mg à 20 mg (n = 2618) (n = 2598) | Anastrozole Tamoxifène à 1 mg à 20 mg (n = 3125) (n = 3116) | Anastrozole Tamoxi- à 1 mg fène à 20 (n = 2618) mg (n = 2598) | |
Survie sans maladie (nombre d’événements) RRI (IC à 95 % bilatéral) Valeur p | 318 379 0,83 (0,71 à 0,96) 0,01 | 217 272 0,78 (0,65 à 0,93) 0,005 | 575 651 0,87 (0,78 à 0,97) 0,01 | 424 497 0,83 (0,73 à 0,94) 0,005 | 817 887 0,90 (0,82 à 0,99) 0,0252 | 619 702 0,85 (0,76 à 0,94) 0,0027 |
Délai avant la récidive (nombre d’événements) RRI (IC à 95 % bilatéral) Valeur p | 240 298 0,80 (0,67 à 0,94) 0,009 | 153 204 0,73 (0,59 à 0,90) 0,004 | 402 498 0,79 (0,70 à 0,90) 0,0005 | 282 370 0,74 (0,64 à 0,87) 0,0002 | 538 645 0,81 (0,73 à 0,91) 0,0004 | 391 494 0,76 (0,67 à 0,87) 0,0001 |
Survie sans maladie à distance (nombre | 267 299 | 185 212 | 500 530 | 370 394 | ND ND | ND ND |
Tableau 11 Résumé des critères d'évaluation de l'étude ATAC
Analyse à 33 mois (données recueillies jusqu’au 29 juin 2001) | Analyse à 68 mois (données recueillies jusqu’au 31 mars 2004) | Analyse à 100 mois (données recueillies jusqu’au 31 mars 2007) | ||||
| Population selon l’intention de traiter | Population à récepteurs hormonaux positifs | Population selon l’intention de traiter | Population à récepteurs hormonaux positifs | Population selon l’intention de traiter | Population à récepteurs hormonaux positifs | |
Anastrozole Tamoxi- à 1 mg fène à 20 (n = 3125) mg (n = 3116) | Anastrozole Tamoxifène à 1 mg à 20 mg (n = 2618) (n = 2598) | Anastrozole Tamoxifène à 1 mg à 20 mg (n = 3125) (n = 3116) | Anastrozole à Tamoxifène 1 mg à 20 mg (n = 2618) (n = 2598) | Anastrozole Tamoxifène à 1 mg à 20 mg (n = 3125) (n = 3116) | Anastrozole Tamoxi- à 1 mg fène à 20 (n = 2618) mg (n = 2598) | |
d’événements) RRI (IC à 95 % bilatéral) Valeur p | 0,89 (0,74 à 1,07) 0,2 | 0,86 (0,69 à 1,08) 0,1 | 0,94 (0,83 à 1,06) 0,3 | 0,93 (0,80 à 1,07) 0,3 | ND ND | ND ND |
Cancer du sein primitif controlatéral (nombre d’événements) RRA (IC à 95 % bilatéral) Valeur p | 14 33 0,42 (0,22 à 0,79) 0,007 | 11 30 0,36 (0,18 à 0,72) 0,004 | 35 59 0,59 (0,39 à 0,89) 0,01 | 26 54 0,47 (0,30 à 0,76) 0,002 | 61 87 0,68 (0,49 à 0,94) 0,02 | 50 80 0,60 (0,42 à 0,85) 0,004 |
Survie globale (nombre d’événements) | 202 203 | 131 136 | 411 420 | 296 301 | 629 624 | 472 477 |
Tableau 11 Résumé des critères d'évaluation de l'étude ATAC
Analyse à 33 mois (données recueillies jusqu’au 29 juin 2001) | Analyse à 68 mois (données recueillies jusqu’au 31 mars 2004) | Analyse à 100 mois (données recueillies jusqu’au 31 mars 2007) | ||||
| Population selon l’intention de traiter | Population à récepteurs hormonaux positifs | Population selon l’intention de traiter | Population à récepteurs hormonaux positifs | Population selon l’intention de traiter | Population à récepteurs hormonaux positifs | |
Anastrozole Tamoxi- à 1 mg fène à 20 (n = 3125) mg (n = 3116) | Anastrozole Tamoxifène à 1 mg à 20 mg (n = 2618) (n = 2598) | Anastrozole Tamoxifène à 1 mg à 20 mg (n = 3125) (n = 3116) | Anastrozole à Tamoxifène 1 mg à 20 mg (n = 2618) (n = 2598) | Anastrozole Tamoxifène à 1 mg à 20 mg (n = 3125) (n = 3116) | Anastrozole Tamoxi- à 1 mg fène à 20 (n = 2618) mg (n = 2598) | |
RRI (IC à 95 % bilatéral) Valeur p | Non calculé (nombre insuffisant d’événements à la date limite pour effectuer une analyse) | 0,97 (0,85 à 1,12) 0,7 | 0,97 (0,83 à 1,14) 0,7 | 1,00 (0,89 à 1,12) 0,99 | 0,97 (0,86 à 1,11) 0,68 | |
Délai avant la récidive à distance (nombre d’événements) RRI (IC à 95 % bilatéral) Valeur p | Non analysé à 33 mois | 324 375 0,86 (0,74 à 0,99) 0,0427 | 226 265 0,84 (0,74 à 0,99) 0,0559 | 424 487 0,86 (0,75 à 0,98) 0,022 | 305 357 0,84 (0,72 à 0,97) 0,022 | |
Récidives à distancea 333 (10,7) 389 (12,5) 250 (9,5) 294 (11,3)
Os/tissus mous 213 (6,8) 226 (7,3) 170 (6,5) 182 (7,0)
Os 208 (6,7) 223 (7,2) 166 (6,3) 180 (6,9)
Tissus mous 8 (0,3) 8 (0,3) 6 (0,2) 6 (0,2)
Viscérales 239 (7,6) 290 (9,3) 165 (6,3) 215 (8,3)
Pulmonaires 110 (3,5) 140 (4,5) 78 (3,0) 95 (3,7)
Hépatiques 82 (2,6) 144 (4,6) 61 (2,3) 113 (4,3)
Autres 74 (2,4) 81 (2,6) 49 (1,9) 63 (2,4)
Tableau 12 Total des récidives et des décès (données recueillies jusqu’au 31 mars
2007; suivi médian de 100 mois)
Nombre (%) de patientes
Paroi thoracique 56 (1,8) 66 (2,1) 37 (1,4) 47 (1,8)
Cancer du sein ipsilatéralc 56 (1,8) 73 (2,3) 38 (1,5) 56 (2,2)
Ganglions axillaires 27 (0,9) 39 (1,3) 20 (0,8) 28 (1,1)
Autres ganglions régionauxd 31 (1,0) 43 (1,4) 16 (0,6) 28 (1,1)
Récidives controlatéralese 61 (2,0) 87 (2,8) 50 (1,9) 80 (3,1)
Invasives 42 (1,3) 68 (2,2) 36 (1,4) 63 (2,4)
Carcinome canalaire in situ 15 (0,5) 9 (0,3) 10 (0,4) 8 (0,3)
Inconnues 4 (0,1) 10 (0,3) 4 (0,2) 9 (0,3)
Décès toutes causes 629 (20,1) 624 (20,0) 472 (18,0) 477 (18,4)
Décès suivant une récidive 350 (11,2) 382 (12,3) 245 (9,4) 269 (10,4)
Décès sans récidive 279 (8,9) 242 (7,8) 227 (8,7) 208 (8,0) a Une patiente peut figurer dans plus d'une catégorie.
b Les patientes qui ont présenté une récidive à distance ou un nouveau cancer du sein primitif (controlatéral) le même jour que la récidive locorégionale sont incluses dans ce tableau, mais ont été comptées soit dans les récidives à distance, soit dans les nouveaux cancers du sein primitifs (controlatéraux), respectivement, dans le résumé sur la survie sans maladie (définition précisée dans le protocole).
c Inclut le carcinome canalaire in situ et les nouveaux cancers du sein primitifs ipsilatéraux. d Inclut les cancers mammaires sus-claviculaires et internes.
e Les nouveaux cancers du sein primitifs survenus après une récidive locorégionale ou à distance ont été exclus de cette variable.
Anastrozole
Tamoxifèn
Anastrozole
Tamoxifèn
à 1 mg
(n = 3125)
à 20 mg
(n = 3116)
à 1 mg
(n = 2618)
à 20 mg
(n = 2598)
Récidives locorégionalesa,b 155 (5,0) 184 (5,9) 102 (3,9) 130 (5,0)
Population selon l’intention de traiter
Population à récepteurs hormonaux positifs n = Nombre de patientes randomisées au traitement.
Traitement adjuvant du cancer du sein chez les femmes ménopausées – Évaluation de la densité osseuse
Dans l’étude SABRE, une étude de phases III/IV, 234 femmes ménopausées atteintes d’un cancer du sein précoce à récepteurs hormonaux positifs chez qui un traitement par anastrozole était prévu ont été stratifiées en fonction de leur niveau de risque, c’est-à-dire faible (score T ≥ -1,0 à la colonne lombaire et dans l’ensemble de la hanche, sans antécédents personnels de fracture par fragilité), modéré (score T < -1,0 à la colonne lombaire ou dans l’ensemble de la hanche, à condition que le score T soit ≥ -2,0 à la colonne lombaire et dans l’ensemble de la hanche, sans antécédents personnels de fracture par fragilité) ou élevé (score T < -2,0 à la colonne lombaire ou dans l’ensemble de la hanche, ou antécédents personnels de fracture par fragilité). Toutes les patientes ont reçu de la vitamine D et du calcium. Les patientes du groupe à risque faible ont reçu anastrozole seul, celles du groupe à risque modéré ont reçu anastrozole conjointement avec un bisphosphonate (risédronate) ou anastrozole et un placebo, et celles du groupe à risque élevé ont reçu anastrozole conjointement avec un bisphosphonate (risédronate). La principale variable évaluée dans l’étude SABRE était la variation, par rapport aux valeurs initiales, de la densité minérale osseuse (DMO) de la colonne lombaire (L1-L4) après 12 mois de traitement. Les variables secondaires étaient les variations de la DMO de l’ensemble de la hanche après 12 et 24 mois, ainsi que la variation de la DMO de la colonne lombaire après 24 mois.
Chez les femmes ménopausées atteintes d’un cancer du sein et présentant un risque élevé de fracture par fragilité, le traitement par anastrozole et le risédronate a été associé à une hausse statistiquement significative, par rapport aux valeurs initiales, de la DMO de la colonne lombaire après 12 mois (variation estimée en pourcentage de 3,36 %; IC à 95 % : 2,05, 4,69; p < 0,0001) et après 24 mois (variation estimée en pourcentage de 3,02 %; IC à 95 % : 1,40, 4,67; p = 0,0006).
Chez les femmes ménopausées atteintes d’un cancer du sein et présentant un risque modéré de fracture par fragilité, le traitement par anastrozole et le risédronate a entraîné une hausse statistiquement significative de la DMO de la colonne lombaire après 12 mois, par comparaison au traitement par anastrozole administré avec un placebo (variation estimée en pourcentage de 1,20 % versus -1,22 %; rapport entre les traitements de 1,02; IC à 95 % : 1,01, 1,04; p < 0,0001), et après 24 mois (variation estimée en pourcentage de 2,24 % versus -1,76 %; rapport entre les traitements de 1,04; IC à 95 % : 1,02, 1,06; p < 0,0001).
Chez les femmes ménopausées atteintes d’un cancer du sein et présentant un faible risque de fracture par fragilité, le traitement par anastrozole en monothérapie n’a été associé à aucune variation statistiquement significative de la DMO de la colonne lombaire après 12 mois (variation estimée en pourcentage de -0,62 %; IC à 95 % : -1,93, 0,71; p = 0,3511). La variation de la DMO de la colonne lombaire après 24 mois était toutefois statistiquement significative (variation estimée en pourcentage de -2,07 %; IC à 95 % : -3,60, -0,53; p = 0,0109).
Tableau 13 Analyse de la DMO de la colonne lombaire (g/cm²) après 12 et 24 mois dans les groupes à risque élevé, modéré et faible (PAP)
Groupe à risque élevé : analyse des variations par rapport aux valeurs initiales
Anastrozole + risédronate
Na MG au MG au Variation estimée en Effet du tempsc Valeur p départ moment de pourcentageb (IC à 95 %)
(g/cm2) l’évaluation (IC à 95 %) (g/cm2)
12 mois
36 0,84
0,87
3,36 (2,05, 4,69)
1,03 (1,02, 1,05)
< 0,0001
24 mois
33 0,83
0,86
3,02 (1,40, 4,67)
1,03 (1,01, 1,05)
0,0006
Groupe à risque modéré : comparaison entre les traitements randomisés
Na MG au
départ
(g/cm2)
MG au
moment de
l’évaluation
Variation
estimée en
pourcentageb,d
MGMCd
(g/cm2)
Rapport entre les traitementse
Valeur pd
(g/cm2) (IC à 95 %) (IC à 95 %)
12 mois
Anastrozole + 65 0,98 0,97 -1,22 0,99 placebo (-2,19, -0,24) Anastrozole + 73 0,98 1,00 1,20 1,01 1,02 < 0,0001 risédronate (0,22, 2,19) (1,01, 1,04) 24 mois
Anastrozole + 54 0,96 0,95 -1,76 0,98 placebo (-3,25, -0,25) Anastrozole + 60 0,98 1,00 2,24 1,02 1,04 < 0,0001 risédronate (0,73, 3,76) (1,02, 1,06)
Groupe à faible risque : analyse des variations par rapport aux valeurs initiales
Anastrozole en monothérapie
Na MG au
départ
(g/cm2)
12 mois
MG au
moment de
l’évaluation
(g/cm2)
Variation estimée en
pourcentageb
(IC à 95 %)
Effet du
tempsc (IC à 95 %)
Valeur p
35 1,15 1,14 -0,62 (-1,93, 0,71) 0,99 (0,98, 1,01) 0,3511
24 mois
26 1,15 1,12 -2,07 (-3,60, -0,53) 0,98 (0,96, 0,99) 0,0109 a Patientes dont les mesures ont été prises au début de l’étude et à la visite prévue à 12 mois. b 100*((effet du temps)-1).
c Rapport valeur mesurée après le début du traitement/valeur initiale.
d Analyse de covariance.
e Anastrozole+risédronate/anastrozole+placebo.
DMO = densité minérale osseuse; IC = intervalle de confiance; MGMC = moyenne géométrique selon la méthode des moindres carrés; MG = moyenne géométrique; PAP = population soumise à l’analyse primaire.
En résumé, les analyses principales effectuées après 12 et 24 mois ont montré que la santé des os (évaluée par la densité minérale osseuse et les marqueurs de la formation et de la résorption osseuses) avait été adéquatement préservée avec la prise d’ anastrozole en association avec un bisphosphonate (risédronate) chez les patientes qui présentaient déjà un risque modéré ou élevé de fracture par fragilité. Ces résultats sont confirmés par l’analyse des variables secondaires de l’efficacité, dont la variation de la DMO de l'ensemble de la hanche après 12 et 24 mois, par rapport aux valeurs initiales (voir le tableau 14). En outre, aucune variation de la DMO de la colonne lombaire n’a été observée dans le groupe à faible risque après 12 mois de traitement avec anastrozole seul, conjointement avec la prise de vitamine D et de calcium, mais une différence a été observée après 24 mois de traitement. Aucune variation de la DMO de l’ensemble de la hanche n’a été notée après 12 et 24 mois dans le groupe à faible risque.
Cette étude fournit la preuve que, chez les femmes ménopausées atteintes d’un cancer du sein précoce pour qui un traitement par anastrozole est prévu, la densité osseuse doit être prise en charge conformément aux lignes directrices de traitement en vigueur chez les femmes ménopausées présentant le même niveau de risque de fracture par fragilité.
Tableau 14 Analyse de la DMO (g/cm²) de l’ensemble de la hanche après 12 et 24 mois dans les groupes à risque élevé, modéré et faible (PAP)
Groupe à risque élevé : analyse des variations par rapport aux valeurs initiales
Anastrozole + risédronate
Na MG au
départ
(g/cm2)
12 mois
MG au
moment
de
l’évaluatio
n (g/cm2)
Variation estimée
en
pourcentageb
(IC à 95 %)
Effet du
tempsc (IC à 95 %)
Valeur p
37 0,79 0,81 1,53 (0,37, 2,71) 1,02 (1,00, 1,03) 0,0112
24 mois
33 0,80 0,81 1,96 (0,49, 3,44) 1,02 (1,00, 1,03) 0,0104
Groupe à risque modéré : comparaison entre les traitements randomisés
Na MG au
départ
(g/cm2)
MG au
moment de
l’évaluation
Variation estimée en pourcentageb,d
MGMCd
(g/cm2)
Rapport entre les traitementse
Valeur pd
(g/cm2) (IC à 95 %) (IC à 95 %)
12 mois
Anastrozole + 65 0,87 0,87 -0,44 1,00 placebo (-1,17, 0,31) Anastrozole + 73 0,89 0,90 0,86 1,01 1,01 0,0023 risédronate (0,12, 1,61) (1,00, 1,02) 24 mois
Anastrozole + 54 0,87 0,86 -1,12 0,99 placebo (-2,14, -0,10) Anastrozole + 60 0,90 0,92 1,81 1,02 1,03 < 0,0001 risédronate (0,78, 2,86) (1,02, 1,04)
Groupe à faible risque : analyse des variations par rapport aux valeurs initiales
Anastrozole en monothérapie
Na MG au
départ
(g/cm2)
12 mois
MG au
moment de
l’évaluation
(g/cm2)
Variation estimée en
pourcentageb
(IC à 95 %)
Effet du
tempsc (IC à 95 %)
Valeur p
35 1,00 1,01 -0,35 (-1,37, 0,68) 1,00 (0,99, 1,01) 0,4918
24 mois
26 1,01 1,00 -0,44 (-2,10, 1,26) 1,00 (0,98, 1,01) 0,5988 a Patientes dont les mesures ont été prises au début de l’étude et à la visite prévue à 12 mois. b 100*((effet du temps)-1).
c Rapport valeur mesurée après le début du traitement/valeur initiale.
d Analyse de covariance.
e Anastrozole+risédronate/anastrozole+placebo.
DMO = densité minérale osseuse; IC = intervalle de confiance; MGMC = moyenne géométrique selon la méthode des moindres carrés; MG = moyenne géométrique; PAP = population incluse dans l’analyse primaire.
Traitement adjuvant du cancer du sein chez les femmes ménopausées – Évaluation du profil lipidique
Chez les femmes ménopausées atteintes d’un cancer du sein précoce qui ont participé à l’étude SABRE et qui ont reçu anastrozole uniquement (population soumise à l’analyse primaire), aucune variation statistiquement significative du taux de cholestérol des lipoprotéines de faible densité (C-LDL) n’a été observée entre les valeurs initiales et celles mesurées après 12 mois (variation moyenne en pourcentage de -2,25 % (IC à 95 % : -7,64, 3,13; valeur p : 0,2859), une hausse statistiquement significative du taux de cholestérol des lipoprotéines de haute densité (C-HDL) a été notée entre les valeurs initiales et celles mesurées après 12 mois (variation moyenne en pourcentage de 6,85 % (IC à 95 % : 2,79, 10,91; valeur p : 0,0016) et aucune variation statistiquement significative n’a été relevée dans les taux de cholestérol total et de triglycérides (voir le tableau 15).
En outre, aucune variation statistiquement significative n’a été notée entre les valeurs initiales et celles mesurées après 12 mois pour ce qui est des taux de C-LDL (variation moyenne en pourcentage de -2,91 % [IC à 95 % : -7,20, 1,38; valeur p : 0,0770]), de C-HDL (variation moyenne en pourcentage de 4,00 % [IC à 95 % : 0,21, 7,79; valeur p : 0,1070]), de cholestérol total et de triglycérides chez les patientes qui ont reçu anastrozole en association avec un bisphosphonate, le risédronate (population soumise à l’analyse secondaire).
Le ratio CT/C-HDL moyen avait diminué après 12 mois, par comparaison aux valeurs initiales, dans les deux populations où le profil lipidique a été évalué. Dans la population soumise à l’analyse primaire, le ratio CT/C-HDL a diminué, passant d’une valeur moyenne de 3,30 mmol/L (ÉT = 0,82) au départ à 3,11 mmol/L (ÉT = 0,86) après 12 mois, alors qu’il est passé d’une valeur moyenne de 3,48 mmol/L (ÉT = 0,90) au départ à 3,28 mmol/L (ÉT = 0,85) après 12 mois dans la population soumise à l’analyse secondaire.
Tableau 15 Résumé des variations du profil lipidique (C-LDL, C-HDL, cholestérol total et triglycérides sériques [mmol/L]) après 12 mois, par rapport aux valeurs initiales
C-LDL
Na 54 59
Moyenne (au départ) 2,97 2,99
Moyenne (12 mois) 2,88 2,89
Différence entre les
valeurs moyennes
Variation moyenne
en % (IC à 95 %)
-0,09 -0,11
-2,25 (-7,64, 3,13) -2,91 (-7,20, 1,38)
Valeur pb 0,2859 0,0770
C-HDL
Na 54 60
Moyenne (au départ) 1,68 1,62
Moyenne (12 mois) 1,79 1,67
Différence entre les
valeurs moyennes
Variation moyenne
en % (IC à 95 %)
0,11 0,05
6,85 (2,79, 10,91) 4,00 (0,21, 7,79)
Valeur pb 0,0016 0,1070
Cholestérol total (CT)
Na 54 60
Moyenne (au départ) 5,25 5,24
Moyenne (12 mois) 5,27 5,19
Différence entre les
valeurs moyennes
Variation moyenne
en % (IC à 95 %)
54 60
0,02 -0,05
0,76 (-3,08, 4,60) -0,44 (-3,27, 2,39) Population recevant
l’anastrozole à 1 mg
(PAPPL)
(n = 66)
Population recevant l’anastrozole à 1 mg + le risédronate à 35 mg
(PASPL)
(n = 65)
Valeur pb 0,8647 0,4840
Triglycérides sériques
Na 54 60
Moyenne (au départ) 1,31 1,40
Moyenne (12 mois) 1,31 1,50
Différence entre les valeurs moyennes
Variation moyenne
en % (IC à 95 %)
a Patientes dont les mesures ont été prises au début de l’étude et après 6 ou 12 mois. b Test t pour séries appariées pour la comparaison des valeurs moyennes au départ et après 12 mois. IC = intervalle de confiance; C-LDL = cholestérol des lipoprotéines de faible densité; PAPPL : population soumise à l’analyse primaire du profil lipidique; PASPL = population soumise à l’analyse secondaire du profil lipidique.
Les valeurs du C-LDL, du C-HDL, du CT, des triglycérides et du ratio CT/C-HDL ont été évaluées indépendamment de la stratification chez les patientes dont le taux de cholestérol n’était pas élevé au départ, conformément aux critères de l’ATP III [Adult Treatment Panel] du NCEP.
Le traitement par anastrozole seul ou en association avec le risédronate, pendant 12 mois, a eu un effet neutre sur le profil lipidique. Par conséquent, aucune exigence spécifique quant à la surveillance du profil lipidique n’est recommandée pendant le traitement par anastrozole.
Traitement du cancer du sein avancé chez la femme ménopausée
L’anastrozole a fait l'objet de deux essais contrôlés, à double insu et de conception semblable (essai 0030, mené en Amérique du Nord, et essai 0027, mené surtout en Europe), auxquels ont participé 1021 femmes ménopausées atteintes d'un cancer du sein avancé. Les patientes admissibles ont été randomisées pour recevoir une seule dose quotidienne de 1 mg d' anastrozole ou de 20 mg de tamoxifène. Ces essais étaient conçus de façon à permettre le regroupement des données obtenues.
Les données démographiques et les autres caractéristiques de départ étaient semblables dans les deux groupes de traitement. Toutefois, il y avait des différences entre les deux essais quant au statut des récepteurs hormonaux. Dans l'essai 0030, la présence de récepteurs positifs des œstrogènes et/ou de la progestérone avait été établie chez 88,3 % des patientes traitées par anastrozole et 89,0 % des patientes traitées par le tamoxifène contre 45,3 % et 43,9 % respectivement dans l'essai 0027.
L’anastrozole s'est révélé au moins aussi efficace que le tamoxifène en ce qui a trait aux principaux paramètres d'évaluation (délai avant progression et taux de réponse objective). D'après les résultats d'une analyse non prévue dans le protocole de l'essai 0030, l'emploi d' anastrozole s'est traduit par un délai avant progression significativement (p = 0,005) plus long que celui du tamoxifène (11,1 et 5,6 mois, respectivement; voir la figure 4a). Dans l'essai 0027, anastrozole s'est révélé au moins aussi efficace que le tamoxifène quant au délai avant progression (8,2 et 8,3 mois respectivement; voir la figure 4b) et au taux de réponse objective. Le regroupement des données de ces deux essais indique qu' anastrozole est numériquement supérieur au tamoxifène en ce qui a trait au délai avant progression (8,5 et 7,0 mois, respectivement; voir la figure 4c). L'analyse rétrospective des données de l'essai 0027 a permis de constater qu' anastrozole a été associé à un délai médian avant progression plus long que celui observé avec le tamoxifène (271 et 237 jours, respectivement) dans les cas de cancer du Valeur pb 0,9881 0,4313
0,00 0,11
-0,60 (-7,15, 5,94) 7,03 (-5,02, 19,09)
sein à récepteurs positifs des œstrogènes et/ou de la progestérone (voir la figure 4d). De plus, l'analyse des données regroupées des deux essais a indiqué que le délai médian avant progression s'élevait à 10,7 mois dans les cas de cancer à récepteurs positifs des œstrogènes et/ou de la progestérone traités par anastrozole et à 6,4 mois dans les cas traités par le tamoxifène (test bilatéral; p = 0,022, analyse rétrospective). Les résultats des analyses des sous-groupes appuient les conclusions de l'essai 0030 selon lesquelles anastrozole est numériquement supérieur au tamoxifène dans les cancers du sein à récepteurs positifs des œstrogènes et/ou de la progestérone. Qui plus est, ces analyses démontrent que les patientes dont la tumeur est porteuse de récepteurs positifs des œstrogènes et/ou de la progestérone appartiennent sans équivoque à la population la plus susceptible de répondre au traitement par l’anastrozole. 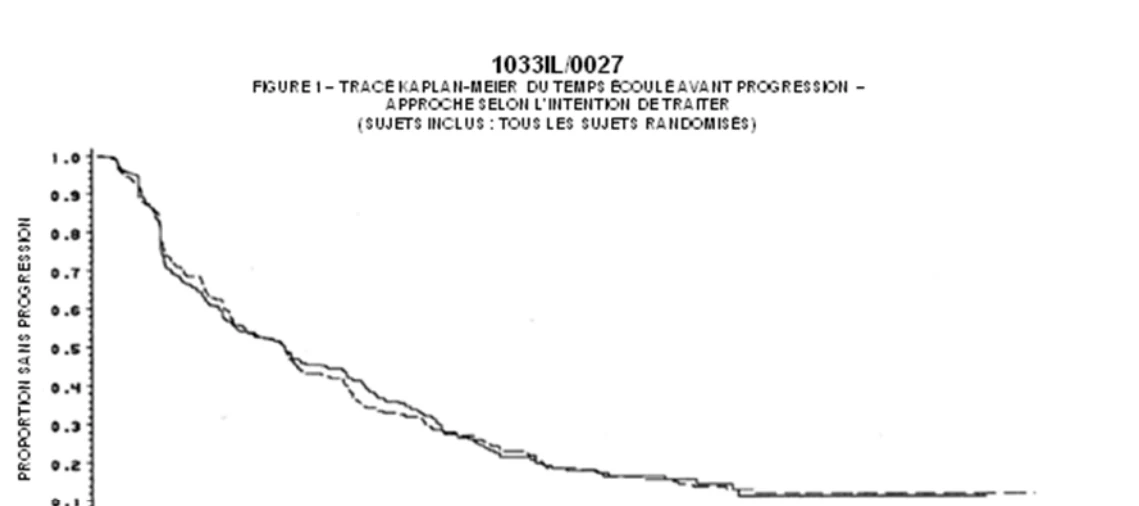
 Figure 4 Courbes de Kaplan-Meier du délai avant progression du cancer (population
soumise à l'analyse selon l'intention de traiter); a) Essai 0030, toutes les participantes; b) Essai 0027, toutes les participantes; c) Données regroupées des essais 0030 et 0027; d) Essai 0027, porteuses de récepteurs positifs des œstrogènes et/ou de la progestérone seulement.
a) 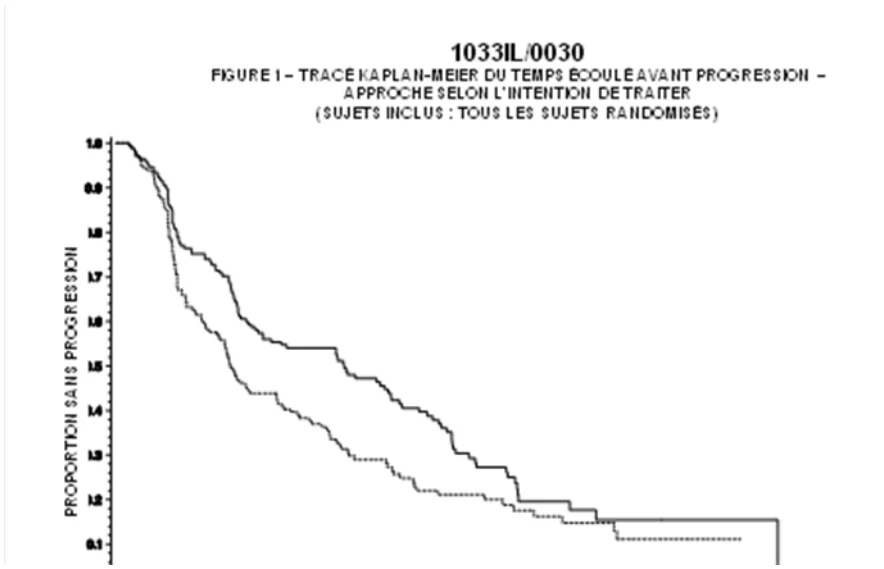
b)
c)
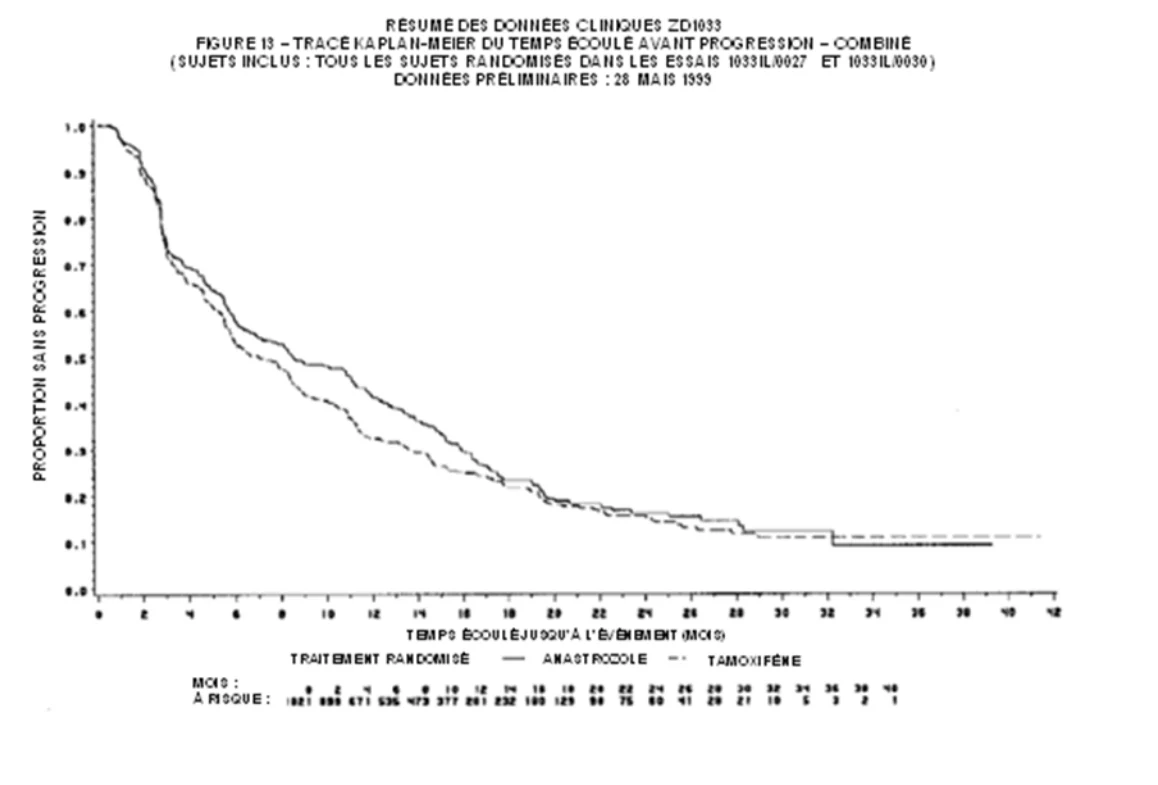
d)
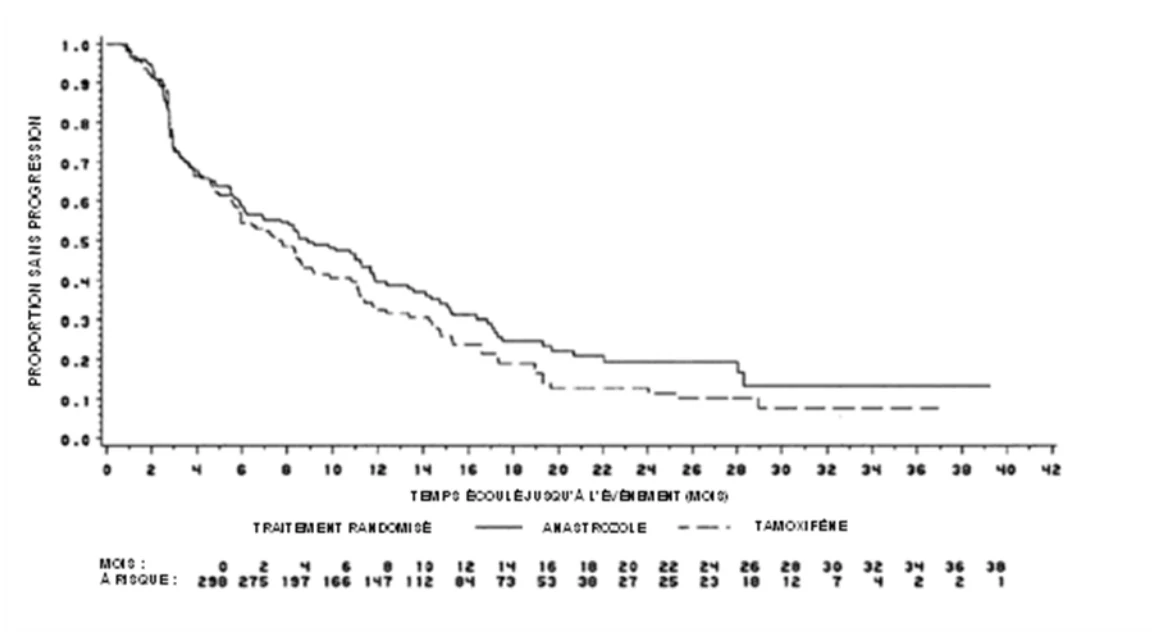
Les résultats relatifs aux paramètres secondaires (délai avant l'échec du traitement, durée de la réponse et durée des bienfaits cliniques) appuient les résultats relatifs aux principaux paramètres d'efficacité. Le nombre de patientes qui ont obtenu des bienfaits cliniques (meilleure réponse objective, complète ou partielle, ou stabilisation de la maladie durant au moins 24 semaines) figure au tableau 16.
Tableau 16 Analyse des paramètres secondaires des essais 0030, 0027 et données regroupées des deux essais combinés
Anastrozole à
1 mg Tamoxifène
à 20 mg
Anastrozole à
1 mg Tamoxifène
à 20 mg
Anastrozole à
1 mg Tamoxifène
à 20 mg
(n = 171) (n = 182) (n = 340) (n = 328) (n = 511) (n = 510)
Réponse
complète
5 (2,9) 5 (2,7) 19 (5,6) 16 (4,9) 24 (4,7) 21 (4,1)
Réponse
partielle
31 (18,1) 26 (14,3) 93 (27,4) 91 (27,7) 124 (24,3) 117 (22,9)
Stabilisation
de la maladie
pendant
≥ 24 semaines
65 (38,0) 52 (28,6) 79 (23,2) 75 (22,9) 144 (28,2) 127 (24,9)
Bienfait
clinique total
101 (59,1)* 83 (45,6)* 191 (56,2) 182 (55,5) 292 (57,1) 265 (52,0)
* test bilatéral p = 0,0098, analyse rétrospective
Quand l'analyse des données a été effectuée, le nombre de décès dans les groupes traités dans le cadre des deux essais était trop faible pour permettre l'établissement d'une différence de survie globale.
Traitement du cancer du sein avancé ayant évolué après l'emploi de tamoxifène chez la femme ménopausée
L’anastrozole a fait l'objet de deux essais cliniques bien contrôlés (0004, une étude nord- américaine; 0005, une étude menée surtout en Europe) auprès de femmes ménopausées atteintes d'un cancer du sein avancé dont la maladie a évolué après la prise de tamoxifène. Chez la plupart des patientes, les tumeurs présentaient des récepteurs des œstrogènes positifs; chez une minorité des patientes, le statut des récepteurs des œstrogènes était négatif ou inconnu. Les patientes admissibles à l'essai ont été randomisées pour recevoir soit une dose quotidienne unique de 1 mg ou de 10 mg d' anastrozole, soit quatre doses par jour d'acétate de mégestrol à 40 mg. Il s'agissait d'études à double insu pour ce qui est d' anastrozole. Environ le tiers des patientes de chacun des groupes thérapeutiques des deux études ont obtenu soit une réponse objective, soit une stabilisation de leur maladie pendant plus de 24 semaines. Les rapports de risques instantanés (RRI) du délai avant progression et les risques relatifs approchés (RRA) pour les taux de réponse ont été calculés pour les études groupées et se sont révélés similaires. Après l'analyse des données obtenues après un suivi suffisamment long et portant sur 473 des 764 participantes randomisées, les rapports de risques instantanés pour la survie ont mis en évidence un prolongement significatif de la survie dans le groupe sous anastrozole à 1 mg par rapport au groupe sous hormonothérapie par acétate de mégestrol.
Bienfait
clinique Essai 0030
Nombre de patientes (%)
Essai 0027 Données regroupées
Tableau 17 Analyse du délai avant le décès chez les patientes des essais 0004 et 0005 combinés
Délai avant le
décès
Traitement étudié Rapports de risques instantanés*
(IC à 97,5 %) et valeurs p#
Anastrozole à 1
mg Anastrozole
à 10 mg
AM Anastrozole
à 1 mg vs AM
Anastrozole
à 10 mg vs AM
Nombre de 151 sur 263 151 sur 248 171 sur 253 patientes
décédées (%) (57,4) (60,9) (67,6)
Taux de survie
à 2 ans
56,1 %
54,6 %
46,3 %
Délai médian
26,7
25,5
22,5
0,78
0,83 avant le décès
(mois) (0,6040 à
0,9996)
(0,6452 à 1,0662)
p = 0,0248+ p = 0,0951+
* Des risques relatifs instantanés (RRI) supérieurs à 1,00 ont indiqué que le premier traitement est associé à un délai avant le décès plus court que le second traitement.
# La valeur p critique pour la signification statistique est de 0,025.
+ Calculé à partir du modèle de régression de Cox.
IC : Intervalle de confiance.
AM : Acétate de mégestrol.
Les patientes présentant une tumeur dont les récepteurs des œstrogènes étaient négatifs ont rarement répondu au traitement par anastrozole, mais ce groupe ne comptait pas assez de patientes pour que l'analyse soit significative.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie chez l'animal
Pharmacodynamique
In vitro : L'anastrozole a inhibé l'aromatase placentaire humaine avec une CI50 (concentration inhibant 50 % de l'activité enzymatique) de 15 nM; les valeurs Ki n'ont pu être calculées. Il s'agit par conséquent d'un inhibiteur de l'aromatase fondamentalement puissant.
In vivo : Chez le rat, l'aromatase n'est pas présente dans le tissu adipeux périphérique mais est confinée aux ovaires et à l'encéphale, de sorte que l'inhibition chronique de l'aromatase chez les animaux de cette espèce conduit invariablement à des modifications ovariennes compensatoires marquées. Deux évaluations de l'activité inhibitrice de l'aromatase chez le rat ont par conséquent été effectuées dans des circonstances où la rétro-inhibition oophoro- hypothalamo-hypophysaire était réduite au minimum, c'est-à-dire une inhibition (dose unique) aiguë de l'ovulation chez les rates adultes, et l'inhibition de l'hypertrophie utérine chez des rates sexuellement immatures ayant reçu de l'androstènedione exogène. L'anastrozole a régulièrement inhibé l'ovulation à la dose de 0,1 mg/kg. À cet égard, il était comparable au fadrozole et 200 fois plus puissant que l'aminoglutéthimide, et il s'est opposé à la réponse utérotrophique à l'androstènedione exogène à la même dose (administrée quotidiennement pendant 3 jours).
Comme c'est le cas chez l'humain, l'aromatase est présente dans les tissus périphériques du macaque, mâle et femelle, de sorte que le macaque mâle nous permet d'évaluer l'activité inhibitrice chronique de l'aromatase dans des circonstances totalement analogues à l'homme et comparables à la femme ménopausée. La mesure des concentrations plasmatiques d'estradiol chez des macaques à queue de cochon mâles à la suite de doses croissantes, administrées pendant des périodes de 7 jours, a révélé que l'anastrozole atteignait un niveau maximal d'inhibition à la dose de 0,1 mg/kg deux fois par jour et, une fois encore, que son activité était comparable à celle du fadrozole.
Pharmacocinétique
Bien que des effets dépendant de l'espèce et du sexe soient observés dans la pharmacocinétique de l'anastrozole, ce médicament est rapidement et complètement absorbé chez toutes les espèces étudiées. La demi-vie d'élimination de l'anastrozole est plus longue chez l'humain (environ 50 heures) que chez l'animal et elle est indépendante de la dose. Après l'administration d'une dose unique de 1 mg/kg d'anastrozole, la demi-vie d'élimination est d'environ 10 heures pour le chien, 9 heures pour la chienne, 7 heures pour la rate et 2 heures pour le rat. Comme on pouvait s'y attendre en raison de la demi-vie d'élimination et de la posologie uniquotidienne de l'anastrozole, on a observé une accumulation de l'ordre de 3 à 4 fois la dose chez les patientes, tandis que le modèle d'accumulation de l'anastrozole chez le rat et le chien varie en fonction du temps et de la dose aux doses supérieures à 5 mg/kg/jour chez le rat et à 3 mg/kg/jour chez le chien.
L'anastrozole est largement distribué dans les tissus et il est éliminé dans l'urine et la bile chez le rat et le chien. Le métabolisme était qualitativement similaire chez le rat, le chien et l'homme, bien qu'un glucuroconjugué de l'anastrozole ait été décelé chez l'humain mais non chez le rat et le chien. Bien que certains métabolites inhibent de façon intrinsèque l'aromatase, on n'en a décelé aucun dans le plasma ou alors, il s'agissait de métabolites mineurs de par leur proportion (< 5 %). Les résultats montrent que c'est l'anastrozole lui-même qui est responsable de l'activité pharmacologique observée in vivo.
L'exposition adéquate à l'anastrozole et à tous ses métabolites, mis à part le glucuronide d'anastrozole, a été atteinte chez le rat et le chien par rapport à l'homme. Il est peu probable que le glucuronide d'anastrozole exerce une action pharmacologique ou toxicologique.
TOXICOLOGIE
L'évaluation préclinique de l'innocuité de l'anastrozole comportait des études aiguës, des études de 1 et de 6 mois chez le rat et le chien, ainsi que des études sur le pouvoir tératogène, la toxicologie génétique, le pouvoir antigénique et les propriétés irritantes. Parmi les autres études de toxicologie menées figurent deux études de 2 ans sur le pouvoir oncogène, l'une chez le rat et l'autre chez la souris. Deux études approfondies ont également été menées par la suite afin d'aider à l'interprétation des changements néoplasiques observés chez le rat au cours de l'étude sur le pouvoir oncogène.
Toxicité aiguë
La majorité des souris traitées par voie orale à raison de 250 mg/kg d'anastrozole et toutes les souris recevant 50 mg/kg d'anastrozole par voie intrapéritonéale ont montré des signes de toxicité non spécifique, mais toutes se sont rétablies en 2 jours et paraissaient normales pour le reste de la période d'observation de 14 jours. Les rats n'ont pas toléré les doses de 250 mg/kg et plus, quelle que soit la voie d'administration. Aucun signe atypique n'a été observé chez le rat après l'administration par voie orale d'une dose de 100 mg/kg. Cependant, on a noté des signes de toxicité non spécifique, mais aucun cas de mortalité, à la suite d'une dose de 50 mg/kg par voie intrapéritonéale. Chez les rongeurs, la toxicité non spécifique s’est manifestée par les symptômes suivants : comportement apathique, position voûtée, tremblements, baisse de la fréquence respiratoire, yeux fermés complètement ou partiellement, érection des follicules pileux, salivation, sécrétion et écoulement de larmes, convulsions, perte du tonus cutané et position couchée.
Chez des chiens traités par 45 mg/kg d'anastrozole par voie orale, on n’a observé que des effets toxiques minimes : vomissements, selles molles, perte de poids et baisse de la consommation d’aliments.
Études sur la toxicité de doses multiples
L'anastrozole a été bien toléré à des doses allant jusqu’à 50 mg/kg/jour dans le cadre d'études sur l'administration de doses multiples chez le rat, mais la dose de 12 mg/kg/jour n'a pas été tolérée par le chien dans l'étude de 1 mois. En conséquence, la dose maximale dans l'étude de 6 mois chez le chien a été fixée à 8 mg/kg/jour.
L'anastrozole est un puissant inhibiteur de l'enzyme aromatase et, de ce fait, peut provoquer une variété d'effets découlant de l'inhibition à long terme de la production des œstrogènes dans les études sur les doses multiples. De tels effets pharmacologiques ont été observés dans l'appareil reproducteur et les glandes endocrines à toutes les posologies chez le rat et le chien, tant dans l'étude de toxicité de 1 mois que dans celle de 6 mois. Ces effets incluaient une hausse du poids des ovaires avec un nombre accru de follicules de De Graaf ou de corps jaunes ainsi que des modifications des glandes mammaires, de l'utérus et du vagin chez les rates et les chiennes, de même que des modifications des cellules de Leydig chez les chiens. Parmi les autres changements d'origine pharmacologique survenus chez les rats, mentionnons une réduction du poids de l'hypophyse et des surrénales, tandis que chez les chiens une involution du thymus a été observée pour les deux sexes à toutes les doses. Les modifications des paramètres sanguins incluaient des augmentations réversibles du nombre de plaquettes pour les deux espèces, une hausse réversible du nombre d'érythrocytes chez les rats femelles à 1 mois, avec une réduction réversible chez les rats mâles et les chiens à 6 mois ainsi qu'une hausse de la numération leucocytaire chez les rats des deux sexes.
Les changements non attribuables à la pharmacologie du médicament chez les rats comportaient une incidence accrue de néphropathie glomérulaire évolutive chronique aux doses élevées (50 mg/kg/jour) pour la période d'étude de 6 mois. Cet effet, de gravité minime ou légère, représenterait l'exacerbation d'une affection préexistante, possiblement causée par une légère augmentation de la charge protéique chez ces animaux. De plus, l'hépatomégalie (réversible à l'arrêt du traitement) accompagnée d'hypertrophie centrolobulaire et d'une réduction du glycogène aux doses égales ou supérieures à 5 mg/kg/jour dans les études de 1 mois et de 6 mois a été considérée comme un signe révélateur d'une induction des oxydases à fonction mixte par l'anastrozole.
Chez le chien, l'hépatomégalie (réversible à l'arrêt du traitement), généralement accompagnée d'hypertrophie centrolobulaire et d'une augmentation des taux plasmatiques de phosphatase alcaline, a été observée aux doses moyennes et élevées dans les deux études de toxicité utilisant des doses multiples. Cette observation était compatible avec l'induction des oxydases à fonction mixte. Une hépatotoxicité réversible, caractérisée par une dégénérescence ou une nécrose multifocale et accompagnée d'une concentration plasmatique élevée d'alanine aminotransférase, a été observée à la dose élevée (8 mg/kg/jour) dans l'étude de 6 mois chez le chien. Aucun changement dégénératif n’a été constaté à la dose intermédiaire (3 mg/kg/jour) chez les chiens, ce qui suggère une marge d'au moins 150 fois pour l'hépatotoxicité chez le chien, basée sur une posologie pour l'homme de 1 mg/jour (environ 0,02 mg/kg et une marge d'approximativement 40 fois basée sur des valeurs de l’aire sous la courbe [ASC] des concentrations comparables).
Les variations des paramètres chimiques observées dans les études de toxicologie incluaient une réduction des triglycérides (à toutes les doses) et une hausse du cholestérol (5 et 25 mg/kg/jour) chez les rats mâles après l’administration du médicament pendant 1 mois, ainsi que des modifications des concentrations de potassium à 25 mg/kg/jour. Chez les chiens, le cholestérol plasmatique et la créatine urinaire avaient baissé après 1 mois à la dose de 12 mg/kg/jour. Le cholestérol avait augmenté chez les chiennes (aucun changement chez les mâles) après 6 mois à la dose de 8 mg/kg/jour. Cependant, aucun effet oculaire n'a été constaté chez les deux espèces.
Une réduction réversible de l'amplitude de l'onde R a été notée chez le chien aux doses de 12 et de 8 mg/kg/jour dans les études de 1 mois et de 6 mois respectivement. Cet effet, dont on ne connaît pas l'étiologie, n'était accompagné d'aucun intervalle oscillographique ni de changements histopathologiques.
Toxicologie de la reproduction
On a constaté que l'anastrozole traverse la barrière placentaire après l'administration orale de 0,1 mg/kg chez les rates et les lapines. Des études chez les rates et les lapines aux doses équivalentes ou supérieures à 0,1 et 0,02 mg/kg/jour, respectivement, administrées pendant l'organogenèse, ont montré que l'anastrozole augmente le nombre d'avortements spontanés (augmentation du nombre d’avortements avant et après l’implantation, augmentation de la résorption et réduction du nombre de fœtus vivants). Les effets étaient reliés à la dose chez les rates. Le poids placentaire était sensiblement plus élevé chez les rates aux doses de 0,1 mg/kg/jour ou plus.
Des signes de toxicité fœtale, dont un retard du développement fœtal (c.-à-d. ossification incomplète et baisse de poids corporel des fœtus), ont été constatés chez les petits de rates auxquelles on avait administré des doses de 1 mg/kg/jour. On n'a noté aucun signe de tératogénicité chez les petits des rates auxquelles on avait administré des doses allant jusqu'à 1 mg/kg/jour. Chez les lapines, l'anastrozole a provoqué l'arrêt de la gestation à des doses égales ou supérieures à 1 mg/kg/jour. On n'a constaté aucun signe de tératogénicité chez les lapines recevant des doses de 0,2 mg/kg/jour.
L'administration par voie orale d'anastrozole à des rates a entraîné à une dose de 1 mg/kg/jour une incidence élevée d'infertilité, et à une dose de 0,02 mg/kg/jour, une hausse des pertes avant la phase d'implantation. Ces effets ont été liés aux propriétés pharmacologiques du composé et ont été entièrement éliminés après une période d'épuration de 5 semaines.
Pouvoir oncogène
Une étude sur le pouvoir oncogène de l'anastrozole administré à des rats par gavage oral à des doses de 1,0 à 25 mg/kg/jour pendant une période allant jusqu'à 2 ans a révélé des hausses de l'incidence d'adénomes et de carcinomes hépatocellulaires chez les femelles recevant une dose élevée, de polypes du stroma utérin chez les femelles recevant une dose élevée et d'adénomes thyroïdiens chez les mâles recevant la dose élevée. Des hausses liées à la dose ont été notées dans les incidences d'hyperplasie ovarienne et utérine chez les femelles. À une dose de 25 mg/kg/jour, les valeurs de l'ASC0-24 h de la concentration plasmatique chez le rat étaient environ 100 fois plus élevées que les valeurs observées chez des volontaires ménopausées en santé recevant la dose recommandée.
Une étude distincte sur le pouvoir oncogène chez la souris, après administration d'anastrozole par voie orale à des doses de 5 à 50 mg/kg/jour administrées pendant une période allant jusqu’à 2 ans, a produit à tous les niveaux posologiques des hausses de l'incidence de tumeurs bénignes de l'épithélium ovarien et du stroma des cordons sexuels touchant les cellules de type granulosa. Une hausse proportionnelle à la dose de l'incidence d'hyperplasie du stroma ovarien a également été observée chez les souris femelles. On considère ces changements ovariens comme étant des effets uniques aux rongeurs de l'inhibition de l'aromatase et sans aucune signification chez les patientes ménopausées atteintes d’un cancer du sein. L'incidence de lymphosarcome s'est légèrement accrue chez les mâles et les femelles recevant la dose élevée. À une dose de 50 mg/kg/jour, les valeurs de l'ASC0-t de la concentration plasmatique chez la souris étaient environ 30 fois plus élevées que les valeurs obtenues chez des volontaires ménopausées en santé recevant la dose recommandée.
Autres études de toxicité
Aucune observation significative n'a été faite lors des études de toxicologie génétique ou des études sur la toxicité conçues pour évaluer le pouvoir irritant ou antigénique de l'anastrozole.
On a mené des études supplémentaires en vue de mieux comprendre les mécanismes sous- jacents de la formation de tumeurs hépatiques et thyroïdiennes chez le rat.
Dans la première étude, des rates à qui on administrait 25 mg/kg/jour d'anastrozole pendant une période allant jusqu'à 28 jours ont présenté une hausse de 27 % du poids relatif du foie, une augmentation de la réplication des hépatocytes et une hypertrophie des hépatocytes centrolobulaires. On a conclu que l'anastrozole, dont les propriétés d'induction enzymatique du cytochrome P450 dans le foie du rat sont connues, avait entraîné dans le foie des rats une gamme de changements biologiques semblables à ceux observés avec la prise de phénobarbital, un agent non génotoxique doté d'un pouvoir hépatocarcinogène. Les changements hépatiques observés dans l'étude susmentionnée et les tumeurs notées chez les rates ayant reçu 25 mg/kg/jour pendant 2 ans sont considérés comme une conséquence de ce processus non génotoxique.
Dans la seconde étude, des rats mâles ont reçu 25 mg/kg/jour pendant 30 jours. Une hypertrophie des cellules de l'épithélium folliculaire thyroïdien, une hausse de l'activité de la TSH et de la clairance plasmatique de la T4 marquée à l’iode 125, en association avec un accroissement du volume du foie, une hypertrophie des hépatocytes centrolobulaires, et une hausse de l'activité du CYP 2B (principalement) et de la T4 UDP-glucuronyltransférase découlent des propriétés d'induction des enzymes hépatiques associées à l'anastrozole, propriétés de même nature que celles du phénobarbital. Par conséquent, les tumeurs thyroïdiennes apparues chez les rats mâles recevant de l'anastrozole à 25 mg/kg/jour pendant 2 ans peuvent être liées sur le plan du mécanisme à une clairance accrue de l'hormone thyroïdienne résultant d'une induction d'enzymes hépatiques spécifiques et entraînant une réponse non génotoxique médiée par la TSH.
Les changements biologiques notés dans le foie et la thyroïde des rats sont semblables à ceux signalés dans la littérature médicale après l'administration de phénobarbital, un carcinogène non génotoxique. On a donc conclu que les changements hépatiques et thyroïdiens observés dans ces études approfondies confirment le mécanisme non génotoxique à l'origine de la formation des tumeurs signalées dans l'étude de 2 ans sur le pouvoir oncogène chez le rat. Les résultats ne modifient pas l'évaluation du rapport risques-avantages de l'utilisation clinique de l'anastrozole.
Afin d'appuyer les essais cliniques sur l'association d'anastrozole et de tamoxifène, AstraZeneca a mené une étude chez le rat pour déterminer si l'anastrozole, lorsqu'il est administré en association avec le tamoxifène, modifie le métabolisme de ce dernier et la quantité d'adduits à l'ADN causés par le tamoxifène dans le foie du rat. Dans le groupe recevant la dose élevée, où l'anastrozole a entraîné une augmentation importante de l'activité des enzymes hépatiques du cytochrome P450 (particulièrement les enzymes CYP 2B et CYP 3A), on a observé une réduction significative du nombre d'adduits à l'ADN dans le foie causés par le tamoxifène en comparaison avec les rats ayant reçu du tamoxifène en monothérapie ou en association avec une dose non inductrice d'anastrozole. La concentration plasmatique d'anastrozole n'a pas été déterminée, mais on a noté une réduction de la concentration plasmatique et hépatique de tamoxifène suite à l'administration de cette association, et une réduction de la concentration des métabolites du tamoxifène dans le foie.
RÉFÉRENCES
- 1.
ATAC (Arimidex, Tamoxifen Alone or in Combination) Trialists’ Group.
Anastrozole alone or in combination with tamoxifen versus tamoxifen alone for adjuvant treatment of postmenopausal women with early breast cancer: first results for the ATAC randomised trial. Lancet 2002; 359: 2131-2139.
- 2.
ATAC Trialists’s Group.
Anastrozole alone or in combination with tamoxifen versus tamoxifen alone for adjuvant treatment of postmenopausal women with early breast cancer: Results of the ATAC (Arimidex, Tamoxifen Alone or in Combination) Trial Efficacy and Safety Update Analyses. Cancer 2003; 98: 1802-1810.
- 3.
ATAC Trialists’Group.
Results of the ATAC (Arimidex, Tamoxifen, Alone or in Combination) trial after completion of 5 years’ adjuvant treatment for breast cancer. Lancet 2005; 365: 60-
62.
- 4.
ATAC Trialists’ Group.
ATAC (Arimidex, Tamoxifen, Alone or in Combination): A phase III adjuvant therapy trial in postmenopausal breast cancer – 100 month follow-up results. Lancet Oncol 2008; 9(1):45-53.
- 5.
Bonneterre J, Buzdar A, Nabholtz JM et al.
Anastrozole is Superior to Tamoxifen as First-Line Therapy in Hormone Receptor Positive Advanced Breast Carcinoma. Cancer 2001; 92(9):2247-2258.
- 6.
Bonneterre J, Thürlimann BJK, Robertson JFR et al.
Anastrozole Versus Tamoxifen as First-Line Therapy for Advanced Breast Cancer in 668 Postmenopausal Women: Results of the Tamoxifen or Arimidex Randomized Group Efficacy and Tolerability Study. Journal of Clin Oncology 2000; 18 (issue 22):3748-3757.
- 7.
Bonneterre J, Thürlimann BJK, Robertson JFR.
Preliminary results of a large comparative multi-centre clinical trial comparing the efficacy and tolerability of Arimidex (anastrozole) and Tamoxifen (TAM) in postmenopausal women with advanced breast cancer (ABC). [abstract]. Euro Journal of Cancer 1999; 35 (suppl. 4): 313.
- 8.
Brodie AMH.
Aromatase inhibitors in the treatment of breast cancer. Journal of Steroid Biochemistry and Molecular Biology 1994; 49(4-6):281-287.
- 9.
Buzdar A, Jonat W, Howell A, Jones SE et al.
Anastrozole, a potent and selective aromatase inhibitor, versus megestrol acetate in postmenopausal women with advanced breast cancer: Results of overview analysis of two phase III trials. Journal Clin Oncology 1996; 14:2000-2011.
- 10.
Buzdar A, Jonat W, Howell A, Jones SE, et al.
Anastrozole versus megestrol acetate in the treatment of postmenopausal women with advanced breast carcinoma: results of a survival update based on a combined analysis of data from two mature phase III trials. Cancer 1998; 83 (8): 1142-1152.
- 11.
De la Cruz L, Romero-Vazquez, J, Jimenez-Saenz M, Padron JR, Herrerias- Gutierrez
JM. Severe acute hepatitis in a patient treated with anastrozole. Lancet 2007;369:23-4.
- 12.
Dowsett M, Yates RA, Lindsay A, Dukes M.
Endocrine effects of 'Arimidex', a potent aromatase inhibitor, in men and postmenopausal women. Breast Cancer Research and Treatment 1993; 27(1/2):152 Abs.
- 13.
Dowsett M, Yates R, Wong YWJ.
'Arimidex' (anastrozole): Lack of interactions with tamoxifen, antipyrine, cimetidine and warfarin. European Journal of Cancer 1998;34 Suppl 1:S39-S40 Abs P100. Proceedings of the 6th International Conference on Adjuvant Therapy of Primary Breast Cancer, St. Gallen, 25-28 Feb 1998.
- 14.
Duffy SR, Greenwood M.
The endometrial cancer data from the ATAC (Arimidex, Tamoxifen, Alone or in Combination) trial indicates a protective effect of anastrozole (Arimidex) upon the endometrium. Breast Cancer Research and Treatment 2003;82(Suppl 1):S29, Abs 134.
- 15.
Eastell R.
Effect of anastrozole on bone mineral density: 2-year results of the 'Arimidex' (anastrozole), tamoxifen, alone or in combination (ATAC) trial. Journal of Bone and Mineral Research 2003;18(Suppl 2):S312, Abs M070.
- 16.
Fallowfield L, Cella D.
Assessing the quality of life (QOL) of postmenopausal (PM) women randomized into the ATAC (Arimidex, Tamoxifen, Alone or in Combination) adjuvant breast cancer (BC) trial. Program/proceedings - American Society of Clinical Oncology 2002;21(1):40A, Abs 159.
- 17.
Geisler J, Berntsten H, Ottestad L, Lindtjorn B, Dowsett M, Lonning PE.
Neoadjuvant treatment with anastrozole ('ARIMIDEX') causes profound suppression of intra-tumor estrogen levels [abstract]. Proc ASCO 1999;18: 82a, (Abstract 311).
- 18.
Goss PE, Gwyn KMEH.
Current perspectives on aromatase inhibitors in breast cancer. Journal Clin Oncology 1994; 12(11):2460-2470.
- 19.
Järhult J.
Anastrozole can cause severe hypercalcemia mimicking primary
Hyperparathyroidism. Breast Cancer; 2011 Feb 3, DOI 10.1007/s12282-011-0253-x.
- 20.
Locker GY, Eastell R.
The time course of bone fractures observed in the ATAC ('Arimidex', Tamoxifen, Alone or in Combination) trial. Program/proceedings - American Society of Clinical Oncology 2003;22:25, Abs 98.
- 21.
Nabholtz JM.
Results of a North American, first-line trial comparing 'Arimidex' with tamoxifen in postmenopausal women with advanced breast cancer [abstract]. Presented at ECCO 10, the European Cancer Conference, Vienna, Austria; September 15, 1999.
- 22.
Nabholtz JM, Buzdar A, Pollak, M et al.
Anastrozole is Superior to Tamoxifen as First-Line Therapy for Advanced Breast Cancer in Postmenopausal Women: Results of a North American Multicenter Randomized Trial. Journal of Clinical Oncology 2000; 18 (issue 22): 3758-3767.
- 23.
Pellegrini F, Rossi V, Fassone F, Castracane E, Persemoli L et al. Henoch-
Schönlein purpura and aromatase inhibitors. European Journal of Dermatology 2009;19(5):519-20.
- 24.
Plourde PV, Dyroff M, Dukes M.
'Arimidex': A potent and selective fourth-generation aromatase inhibitor. Breast Cancer Research and Treatment 1994; 30(1):103-111.
- 25.
Thürlimann BJK, Nabholtz JM, Bonneterre J, Buzdar AU, et al.
Preliminary results of two comparative multi-centre clinical trials comparing the efficacy and tolerability of Arimidex(r) (anastrozole) and tamoxifen (TAM) in postmenopausal women with advanced breast cancer (ABC). Breast 1999; 8 (4):214 Abs 004. 6th Nottingham International Breast Cancer Conference, 22-24 Sep 1999.
- 26.
Vanden-Bossche H, Moereels H, Koymans LMH.
Aromatase inhibitors - mechanisms for non-steroidal inhibitors. Breast Cancer Research and Treatment 1994; 30(1):43-55.
- 27.
Walton PL, Yates RA, Dukes M.
'Arimidex': an overview of a new selective nonsteroidal aromatase inhibitor. In: Motta M, Serio M, editors. Sex hormones and antihormones in endocrine dependent pathology: basic and clinical aspects. Proceedings of an international symposium; 1994 April 10-14; Milan, Italy. Excerpta Medica International Congress Series 1994(1064); 311-316.
- 28.
Zapata E, Zubiaurre L, Bujanda L, Pierola A.
Anastrozole-induced hepatoxicity. Eur J Gastroenterol Hepatol 2006; 7:1233-4.
- 29.
Product Monograph, Arimidex, AstraZeneca, Control# 170828, Date of Revision:
March 26, 2014.