


Monographie de produit - Redemplo
Modifications importantes apportées récemment à la monographie
| Aucune au moment de l’approbation |
|---|
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................... 2
Table des matières ............................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ..................................... 4
- 1.
Indications ............................................................................................................... 4
1.1. Pédiatrie ...................................................................................................................... 4
1.2. Gériatrie ....................................................................................................................... 4
- 2. Contre-indications ................................................................................................... 4
- 4.
Posologie et administration ..................................................................................... 4
4.1. Considérations posologiques....................................................................................... 4
4.2. Posologie recommandée et ajustement posologique ................................................. 4
4.4. Administration ............................................................................................................. 5
4.5. Dose oubliée ................................................................................................................ 5
- 5. Surdose ................................................................................................................... 5
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 6
- 7.
Mises en garde et précautions ................................................................................. 6
Système endocrinien et métabolisme ..................................................................................... 6
Fonction hépatique .................................................................................................................. 6
Surveillance et examens de laboratoire .................................................................................. 6
Santé reproductive .................................................................................................................. 7
7.1. Populations particulières ............................................................................................. 7
7.1.1. Grossesse ................................................................................................................... 7
7.1.2. Allaitement ................................................................................................................. 8
7.1.3. Enfants et adolescents ............................................................................................... 8
7.1.4. Personnes âgées ......................................................................................................... 8
- 8.
Effets indésirables .................................................................................................... 8
8.1. Aperçu des effets indésirables ..................................................................................... 8
8.2. Effets indésirables observés au cours des études cliniques ........................................ 8
8.3. Effets indésirables peu fréquents observés au cours des études cliniques ................ 9
8.4. Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives ............................................ 9
- 9.
Interactions médicamenteuses .............................................................................. 11
9.2. Aperçu des interactions médicamenteuses .............................................................. 11
9.3. Interactions médicament-comportement ................................................................. 11
9.4. Interactions médicament-médicament ..................................................................... 11
9.5. Interactions médicament-aliment ............................................................................. 11
9.6. Interactions médicament-plante médicinale ............................................................ 11
9.7. Interactions médicament-examens de laboratoire ................................................... 11
- 10.
Pharmacologie clinique .......................................................................................... 11
10.1. Mode d’action ............................................................................................................ 11
10.2. Pharmacodynamie ..................................................................................................... 12
Électrophysiologie cardiaque ............................................................................................. 12
10.3. Pharmacocinétique.................................................................................................... 12
10.4. Immunogénicité......................................................................................................... 14
- 11. Conservation, stabilité et mise au rebut ................................................................. 14
Partie 2 : Renseignements scientifiques ............................................................................ 15
- 13. Renseignements pharmaceutiques ........................................................................ 15
- 14.
Études cliniques ..................................................................................................... 17
14.1. Études cliniques par indication .................................................................................. 17
Syndrome de chylomicronémie familiale (SCF) ................................................................. 17
- 15. Microbiologie ........................................................................................................ 19
- 16. Toxicologie non clinique ......................................................................................... 19
Renseignements destinés aux patient·e·s ......................................................................... 22
Mode d’emploi ................................................................................................................. 26
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
REDEMPLO (injection de plozasiran) est indiqué pour :
- en complément du régime alimentaire pour réduire les taux de triglycérides chez les patients adultes atteints du syndrome de chylomicronémie familiale (SCF) pour lesquels les thérapies standard de réduction des triglycérides se sont avérées inadéquates.
1.1. Pédiatrie
Pédiatrie (<18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2. Gériatrie
Gériatrie (≥ 65 ans): Les données disponibles chez les patients âgés de 65 ans et plus sont limitées. Aucune différence globale de sécurité ou d'efficacité n'a été observée entre les patients âgés de 65 ans et plus et ceux de moins de 65 ans, mais une sensibilité accrue aux effets indésirables chez certaines personnes âgées ne peut être exclue (voir 7.1. Populations particulières, 7.1.4. Personnes âgées).
2. Contre-indications
- REDEMPLO est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6. Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1. Considérations posologiques
- Les patients doivent suivre un régime pauvre en graisses (moins de 20 grammes de graisses par jour) avant et pendant le traitement par REDEMPLO.
4.2. Posologie recommandée et ajustement posologique
- La posologie recommandée de REDEMPLO est de 25 mg administrée en une seule injection sous-cutanée tous les 3 mois.
- Insuffisance hépatique : Les données concernant l'utilisation de REDEMPLO chez les patients atteints de SCF et présentant une insuffisance hépatique sont limitées. D'après les analyses pharmacocinétiques et pharmacodynamiques de population, aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère. REDEMPLO n’a pas été étudié chez les patients présentant une insuffisance hépatique modérée ou sévère (voir 10.3 Pharmacocinétique).
Insuffisance rénale : Les données concernant l'utilisation de REDEMPLO chez les patients atteints de SCF et présentant une insuffisance rénale sont limitées. D'après les analyses pharmacocinétiques et
- pharmacodynamiques de population, aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée (eGFR ≥ 30 à 90 mL/min). REDEMPLO n’a pas été étudié chez les patients présentant une insuffisance rénale sévère (eGFR < 30 mL/min) ou une maladie rénale terminale (voir 10.3 Pharmacocinétique).
- Pédiatrie (<18 ans) : Santé Canada n’a pas autorisé d’indication pour une utilisation pédiatrique (voir 1 Indications, 1.2 Pédiatrie).
4.4. Administration
REDEMPLO peut être administré à domicile par le patient, un soignant ou un professionnel de la santé. Avant toute administration à domicile, les professionnels de la santé doivent évaluer l’aptitude du patient ou du soignant à réaliser l’injection, notamment sa dextérité manuelle et sa compréhension des instructions, et offrir une formation adaptée afin de garantir une administration sécuritaire.
- Lire le mode d'emploi avant d'administrer REDEMPLO.
- Conserver REDEMPLO au réfrigérateur. Avant utilisation, laisser REDEMPLO revenir à température ambiante pendant 30 minutes. Ne pas tenter de réchauffer la seringue préremplie avec une source de chaleur telle que de l'eau chaude ou un micro-ondes.
- Inspecter visuellement REDEMPLO pour détecter la présence de particules et de décoloration avant administration.
- REDEMPLO est administré par voie sous-cutanée.
- Les sites d'injection acceptables comprennent la partie externe du bras (seulement lorsque l'administration est effectuée par un soignant ou un professionnel de la santé), la cuisse et l'abdomen.
- Ne pas choisir une zone cutanée lésée (sensible, contusionnée, rouge, dure ou coupée). Éviter d'injecter dans des zones présentant des cicatrices ou des vergetures.
4.5. Dose oubliée
En cas d'oubli d'une dose, administrer REDEMPLO dès que possible. Par la suite, reprendre le traitement tous les 3 mois à partir de la dernière dose administrée.
5. Surdose
Des doses allant jusqu'à 100 mg (quatre fois la dose clinique recommandée) ont été administrées intentionnellement lors d'une étude de phase 1 et n'ont soulevé aucun problème d’innocuité. Il n'existe aucun antidote connu en cas de surdosage.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Description
REDEMPLO est une solution stérile, sans agent de conservation, limpide, incolore à jaune, pour usage sous-cutané, présentée en seringue pré-remplie à usage unique. Chaque seringue délivre 0.5 mL de solution contenant 25 mg de plozasiran (présent sous forme de 27 mg de plozasiran sodique). Les composants de la seringue préremplie ne contiennent pas de latex de caoutchouc naturel.
7. Mises en garde et précautions
Système endocrinien et métabolisme
Une légère augmentation du taux d'HbA1c a été observée lors de l'étude de phase 3, notamment chez les sujets présentant un prédiabète ou un diabète à l'inclusion (voir 8 Effets indésirables, 8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives). Les événements indésirables liés à l’hyperglycémie survenus en cours de traitement ont été plus fréquents chez les sujets traités par REDEMPLO que chez ceux sous placebo (voir 8 Effets indésirables, 8.2 Effets indésirables observés au cours des études cliniques).
Surveillez en conséquence les patients présentant une intolérance au glucose ou à risque d'en présenter une, afin de détecter toute modification des paramètres glycémiques.
Fonction hépatique
L’innocuité et l’efficacité de REDEMPLO chez les patients présentant une insuffisance hépatique modérée ou sévère n’ont pas été étudiées. Une augmentation des enzymes hépatiques, alanine aminotransférase (ALAT) et aspartate aminotransférase (ASAT), restée dans les limites de la normale, a été observée au cours des 3 premiers mois de traitement et s’est stabilisée par la suite. Aucun cas de loi de Hy ni d’hépatotoxicité cliniquement significative n’a été rapporté (voir 4 Posologie et administration et 10 Pharmacologie clinique – Insuffisance hépatique).
Surveillance et examens de laboratoire
Une élévation du LDL-C a été observée chez les patients traités par REDEMPLO (voir 8 Effets indésirables, 8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives).
Les paramètres lipidiques doivent être surveillés régulièrement pendant le traitement par REDEMPLO, en particulier chez les patients présentant une élévation du LDL-C durant le traitement ou chez les patients à haut risque cardiovasculaire.
| Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
| Injection sous-cutanée | Solution / 0,25 mL / 0,5 mL plozasiran (sous forme de plozasiran sodique) | Chlorure de sodium, eau pour injection |
Santé reproductive
- Fertilité
Le plozasiran administré à raison de 50 mg/kg à des rates une fois tous les trois jours ou à des rats mâles une fois par semaine n'a entraîné aucun effet sur l'accouplement et la fertilité chez les mâles ou les femelles, les évaluations du sperme des mâles et les paramètres utérins, ovariens et de la portée des femelles (voir 16 Toxicologie non clinique).
- Fonction sexuelle
Il n’existe pas de données sur l’effet deREDEMPOLO sur la fonction sexuelle.
7.1. Populations particulières
7.1.1. Grossesse
REDEMPLO n'a pas fait l'objet d'études prospectives chez les patientes enceintes afin d'évaluer le risque de malformations congénitales majeures, de fausses couches ou d'effets indésirables maternels ou fœtaux associés au médicament.
Dans les études de reproduction animale, aucun effet indésirable sur le développement n'a été observé chez le lapin après administration sous-cutanée quotidienne de plozasiran jusqu'à 180 mg/kg/jour pendant l'organogenèse. Aucun effet indésirable sur le développement n'a été observé chez le rat après administration sous-cutanée quotidienne de plozasiran à des doses allant jusqu'à 5 mg/kg (2 fois la dose maximale recommandée chez l'humain [DMRH basée sur la comparaison de la surface corporelle (SC)]) ou après une administration sous-cutanée unique allant jusqu'à 50 mg/kg (20 fois la DMRH basée sur la comparaison de la SC).
Chez les rates gestantes recevant des doses quotidiennes de plozasiran supérieures à 15 mg/kg (6 fois la DMRH basée sur la comparaison de la SC) du 6e au 17e jour de gestation, le plozasiran a présenté une toxicité maternelle caractérisée par une mortalité accrue et des accouchements précoces, une diminution du poids corporel, des variations de poids corporel et de la consommation alimentaire, ainsi que des effets tératogènes caractérisés par une augmentation des pertes post-implantation et du nombre moyen de résorptions tardives, une diminution du poids de l'utérus gravide et du poids corporel du fœtus, ainsi que des signes anatomiques de retard de développement.
Dans une étude de développement prénatal et postnatal, le plozasiran n'a entraîné aucun effet indésirable chez les rats de la génération F0. Il a été bien toléré par les mères jusqu'à la dose maximale de 80 mg/kg (31 fois la DMRH basée sur laSC) et par les rats de la génération F1 jusqu'à 8 mg/kg (3,1 fois la DMRH basée sur la SC). Le plozasiran a augmenté le nombre de mortinaissances et réduit l'indice de naissances vivantes à 80 mg/kg (31 fois la DMRH, calculée en fonction de la SC). À des doses ≥ 24 mg/kg (9 fois la DMRH, calculée en fonction de la SC), on a observé une diminution du poids corporel et de la survie des nouveau-nés (voir 16 Toxicologie non clinique).
Interrompre le traitement par REDEMPLO dès qu'une grossesse est diagnostiquée. Il convient également de tenir compte des besoins thérapeutiques actuels de chaque patiente.
7.1.2. Allaitement
On ne dispose d'aucune donnée concernant la présence de REDEMPLO dans le lait maternel, ses effets sur l'enfant allaité ou sur la production de lait. Les bienfaits de l'allaitement maternel sur le développement et la santé de l'enfant doivent être pris en compte, ainsi que le besoin clinique de REDEMPLO pour la mère et les éventuels effets indésirables de ce médicament ou de l'affection maternelle sous-jacente sur le nourrisson.
7.1.3. Enfants et adolescents
Enfants et adolescents (<18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4. Personnes âgées
Parmi les 75 patients atteints de SCF randomisés dans l'étude pivot de phase III contrôlée par placebo, l'étude PALISADE, 9 (12 %) étaient âgés de 65 ans et plus, dont 2 (3 %) de 75 ans et plus. Aucune différence globale de sécurité ou d'efficacité n'a été observée entre les patients âgés de 65 ans et plus et ceux de moins de 65 ans, mais une sensibilité accrue aux effets indésirables chez certaines personnes âgées ne peut être exclue.
8. Effets indésirables
8.1. Aperçu des effets indésirables
L’innocuité de REDEMPLO a été évaluée dans un essai clinique de phase 3 (Étude 1 [AROAPOC3-3001]) (voir 14 Études cliniques).
Les effets indésirables les plus fréquents (incidence ≥ 15 % des patients recevant 25 mg de REDEMPLO) sont l’hyperglycémie (comprenant le diabète sucré, le diabète sucré mal contrôlé, l’altération de la tolérance au glucose, la présence de glucose dans les urines, l’augmentation de l’hémoglobine glyquée, la diminution de l’hématocrite, l’hyperglycémie) (5 patients, 19,2 %), les nausées (4 patients, 15,4 %) et les réactions au point d’injection (y compris la douleur et les réactions au point d’injection) (4 patients, 15,4 %).
Des effets indésirables ont entraîné l'arrêt du traitement chez 2 patients (7,7 %) traités par REDEMPLO 25 mg et chez aucun patient sous placebo. Les motifs d'arrêt du traitement par REDEMPLO étaient l'hyperglycémie et l'urticaire.
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’étude 1 était une étude clinique de 12 mois, randomisée, contrôlée par placebo à double-insu et menée aux États-Unis, au Canada, en Europe et au Japon, chez des patients adultes atteints de SFC génétiquement ou de SCF diagnostiqué cliniquement sans confirmation génétique.
Le Tableau 2 résume les effets indésirables observés chez ≥10% des patients recevant REDEMPLO 25 mg et survenant >5% plus fréquemment que sous placebo durant l’Étude 1.
Tableau 2 - Effets indésirables observés chez ≥10 % des patients recevant REDEMPLO 25 mg survenant >5% plus fréquemment que sous placebo durant l’Étude 1
Classification par système et organe / Terme privilégié | REDEMPLO 25 mg n = 26 n (%) | Placebo n = 25 n (%) | |||
| Affections cardiaques | |||||
| Palpitations | 3 (11.5) | 0 (0) | |||
| Affections gastro-intestinales | |||||
| Nausées | 4 (15.4) | 2 (8.0) | |||
| Troubles généraux et anomalies au site d'administration | |||||
| Réaction au site d’injection* | 4 (15.4) | 1 (4.0) | |||
| Infections et infestations | |||||
| Rhinopharyngite | 5 (19.2) | 3 (12.0) | |||
| Troubles du métabolisme et de la nutrition/Investigations | |||||
| Hyperglycémie** | 5 (19.2) | 2 (8.0) | |||
* Réaction au site d'injection (incluant douleur, réaction au site d'injection).
** Hyperglycémie (incluant diabète, diabète mal contrôlé, intolérance au glucose, glycosurie, augmentation de l'hémoglobine glyquée, diminution de l'hématocrite, hyperglycémie).
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Affections gastro-intestinales : Douleurs abdominales, constipation
Affections hépatobiliaires : Affection hépatique (augmentation de l'ALT)
Lésions, intoxications et complications d’interventions : Douleur liée aux procédures
Affections du système nerveux : Vertiges, dysgueusie, céphalée
Affections de la peau et du tissu sous-cutané : Prurit, urticaire
8.4. Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Augmentation de la glycémie
Dans le groupe REDEMPLO 25 mg, on a observé une augmentation moyenne par rapport à la valeur initiale de l'HbA1c (jusqu'à 0,36 %) et de la glycémie à jeun (jusqu'à 6,31 mmol/L) (Tableau 3). L'incidence de l'hyperglycémie (événements indésirables définis, nouvelle prescription d'antidiabétiques ou anomalies des résultats de laboratoire) était plus élevée chez les patients traités par REDEMPLO 25 mg sans antécédents de diabète à l'inclusion (40 %) que chez les patients sous placebo (20 %).
Augmentation des enzymes hépatiques
Dans la population SCF, on a observé une augmentation des enzymes hépatiques par rapport à la valeur initiale, dans les limites de la normale, sous traitement avec REDEMPLO 25 mg (Tableau 3). Ces augmentations sont survenues au cours des 3 premiers mois de traitement et se sont ensuite stabilisées.
Augmentation du cholestérol LDL
Une augmentation du cholestérol LDL et de l'apolipoprotéine B totale (apoB) a été observée chez les patients atteints de FCS traités par REDEMPLO 25 mg comparativement à ceux sous placebo (Tableau 3). Dans le sous-groupe phénotypique de FCS traité par REDEMPLO 25 mg, les valeurs de cholestérol LDL ont dépassé 1,4 mmol/L, avec des valeurs moyennes de 1,53 mmol/L au 10e mois et de 1,69 mmol/L au 12e mois.
Tableau 3 - Modifications maximales des paramètres biochimiques (moyenne [erreur standard à la moyenne]) chez les patients atteints de SCF dans l'Étude 1
| Paramètre | REDEMPLO 25 mg N=26 | Placebo (combiné) N=25 | ||||
|---|---|---|---|---|---|---|
| Contrôle glycémique | Valeur initiale | Mois 9 | Variation entre la valeur initiale et le Mois 9 | Valeur initiale | Mois 9 | Variation entre la valeur initiale et le Mois 9 |
| Glycémie à jeûn (mmol/L) | 5.66 (0.44) | 6.31 (0.47) | 0.72 (0.35) | 6.49 (0.64) | 5.92 (0.35) | -0.56 (0.54) |
| Hémoglobine A1c (%) | 5.8 (0.2) | 6.1 (0.2) | 0.36 (0.1) | 6.2 (0.3) | 6.1 (0.2) | -0.08 (0.1) |
| Enzymes hépatiques | Valeur initiale | Mois 12 | Variation entre la valeur initiale et le Mois 12 | Valeur initiale | Mois 12 | Variation entre la valeur initiale et le Mois 12 |
| ASAT (U/L) | 22.5 (1.1) | 29.1 (2.4) | 6.1 (1.8) | 23.0 (1.3) | 27.1 (2.3) | 3.9 (2.3) |
| ALAT (U/L) | 23.2 (2.6) | 35.7 (4.1) | 11.8 (4.0) | 21.5 (2.2) | 22.3 (2.3) | 1.3 (1.9) |
| Paramètres lipidiques | Valeur initiale | Mois 12 | % de variation entre la valeur initiale et le Mois 12 | Valeur initiale | Mois 12 | % de variation entre la valeur initiale et le Mois 12 |
| LDL-C par ultracentrifugation (mmol/L) | 0.62 (0.07) | 1.27 (0.18) | 139.6 (26.1) | 0.73 (0.10) | 0.93 (0.27) | 20.5 (15.9) |
| ApoB (g/L) | 0.72 (0.06) | 0.91 (0.13) | 34.0 (13.3) | 0.79 (0.07) | 0.85 (0.10) | 10.4 (6.5) |
Abréviations : ALAT = alanine aminotransférase ; ApoB = apolipoprotéine B ; ASAT = aspartate aminotransférase ; SCF = syndrome de chylomicronémie familiale ; LDL-C = cholestérol LDL
Remarques :
La valeur initiale de l’HbA1c correspond à la valeur la plus basse mesurée lors de la sélection ou au jour 1.
Pour la glycémie, les dernières mesures effectuées entre le jour 1, le mois 3, le mois 6 et le mois 9 sont reportées comme valeur de référence pour cette visite ; les dernières mesures effectuées après le mois 9 sont reportées au mois 12.
La valeur initiale de l’ASAT, de l’ALAT, du LDL-C et de l’ApoB correspond à la dernière valeur observée du paramètre avant la première administration du traitement à l’étude (y compris les visites non programmées).
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Aucune étude clinique formelle d’interaction médicamenteuse n’a été réalisée avec REDEMPLO.
9.3. Interactions médicament-comportement
L’interaction de REDEMPLO avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4. Interactions médicament-médicament
Aucune étude clinique d'interaction médicamenteuse n'a été réalisée avec REDEMPLO. Des études in vitro suggèrent que le plozasiran n'est ni un substrat, ni un inhibiteur, ni un inducteur des enzymes du cytochrome P450 (CYP450) ni des transporteurs de médicaments fréquemment rencontrés. REDEMPLO ne devrait pas provoquer d'interactions médicamenteuses ni être affecté par celles-ci par des mécanismes impliquant le métabolisme ou les transports des médicaments. Les interactions avec d'autres oligonucléotides thérapeutiques, notamment ceux ciblant le foie, ne devraient pas être exclues.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
REDEMPLO est un petit ARN interférent double brin conjugué à la N-acétylgalactosamine (GalNAc) ciblant l'ARNm de l'apolipoprotéine C3 (APOC3). Grâce à sa conjugaison à la GalNAc, REDEMPLO est internalisé par les récepteurs asialoglycoprotéiques à la surface des hépatocytes. Dans les hépatocytes, REDEMPLO provoque la dégradation sélective de l'ARNm d'APOC3 par le mécanisme d'interférence ARN, ce qui entraîne une réduction des taux hépatiques et sériques de la protéine APOC3. Ceci améliore à son tour l'activité de la lipoprotéine lipase et l'absorption hépatocytaire des résidus de lipoprotéines riches en triglycérides, entraînant une diminution des triglycérides sériques.
10.2. Pharmacodynamie
Dans l'Étude 1 (voir 14 Études cliniques), après un traitement à la dose recommandée de 25 mg administrée tous les 3 mois (Q3M) chez des patients atteints de SCF (défini par des tests génétiques ou des critères cliniques), REDEMPLO a significativement réduit la médiane des taux sériques à jeun de protéine APOC3 et de triglycérides de 93 % et 80 %, respectivement, au 10e mois (différence médiane par rapport au placebo de -90,5 % et -58,7 %, respectivement). Les réductions médianes de la protéine APOC3 et des triglycérides sériques à jeun au 1er mois étaient respectivement de 94 % et 85 %, ce qui suggère qu'un état d'équilibre pharmacodynamique est atteint après la première dose.
Électrophysiologie cardiaque
Dans une étude croisée randomisée, en double insu, contrôlée par placebo et par comparateur actif, trente-quatre volontaires sains ont reçu 100 mg de plozasiran (correspondant à quatre fois la dose thérapeutique recommandée), de la moxifloxacine et un placebo. L'augmentation maximale de l'intervalle QTc, corrigée par rapport à la valeur initiale et mesurée par rapport au placebo, était de 1 ms, 3 et 6 heures après l'administration sous-cutanée de plozasiran (IC à 90 % incluant 0 à tous les temps de mesure, jusqu'à 28 heures après l'administration).
Aucune modification cliniquement significative de l'intervalle QTc ni d'aucun autre paramètre de l'ECG n'a été observée avec la dose suprathérapeutique de plozasiran.
10.3. Pharmacocinétique
Les concentrations plasmatiques ne reflètent ni l'étendue ni la durée de l'activité pharmacodynamique du plozasiran. La captation rapide et ciblée du plozasiran par le foie entraîne une diminution rapide des concentrations plasmatiques. Dans le foie, le plozasiran présente une longue demi-vie, ce qui permet le maintien de son effet pharmacodynamique pendant l'intervalle d'administration.
Le plozasiran a montré une pharmacocinétique linéaire et invariante dans le temps après injection sous-cutanée à des doses comprises entre 10 et 100 mg. Les paramètres pharmacocinétiques suivants ont été observés chez des adultes sains après administration d'une dose unique de 25 mg de plozasiran sous sa formulation clinique, ou de REDEMPLO dans une étude comparative de biodisponibilité croisée à dose unique.
Tableau 4 – Résumé des paramètres pharmacocinétiques du plozasiran chez les adultes sains recevant une dose unique sous-cutanée de 25 mg de plozasiran sous forme de formulation clinique (200 mg/mL) ou de REDEMPLO (25 mg/0,5 mL de plozasiran, sous forme de plozasiran sodique)
| Dose unique moyenne | Cmax (ng/mL) | Tmax (h) | t½ (h) | ASC0-∞ (h*ng/mL) | CL (L/h) | Vz/F (L) |
Formulation clinique de plozasiran (200 mg/mL)1 | 102 ± 61.3 | 4.0 (0.5 – 8.1) | 4.4 ± 1.5 | 904 ± 277 | 29.4 ± 6.43 | 187 ± 82.0 |
REDEMPLO (25 mg/0.5 mL)2 | 110 ± 46.2 | 4.1 (3.0 – 8.0) | 3.8 ± 0.94 | 1080 ± 339 | 25.1 ± 7.01 | 137± 53.8 |
Les valeurs des paramètres sont présentées sous forme de moyenne arithmétique ± écart type. Tmax est présenté sous forme de médiane (min-max).
1 N=19 pour Cmax et Tmax. N=16 pour t1/2 et N=15 pour AUC0-∞, CL/F, et Vz/F
2 N=19 pour Cmax et Tmax. N=18 pour t1/2, AUC0-∞, CL/F, et Vz/F
Absorption
La concentration plasmatique maximale (Cmax) de REDEMPLO est de 110 ng/mL. Le délai médian pour atteindre la Cmax (Tmax) est de 4.1 heures.
Distribution
Des études in vitro ont montré que le plozasiran se lie aux protéines plasmatiques humaines à hauteur de 78 %. Après administration sous-cutanée, le plozasiran se distribue dans le plasma et le liquide extracellulaire, avec un volume apparent de distribution de 187 L pour la formulation clinique et de 137 L pour REDEMPLO. Bien qu'aucune étude spécifique de bilan de masse chez l'humain n'ait été menée, des études animales démontrent que le plozasiran est principalement capté par le foie, son principal site d'action, et par le rein (principal site d'excrétion). Une captation tissulaire par les poumons, la rate, le cœur et le cerveau a également été observée, à des niveaux plus de 100 fois inférieurs à ceux du foie. L'absence d'études sur d'autres tissus ne permet pas d'exclure la présence de plozasiran dans d’autres organes non ciblés.
Métabolisme
Le plozasiran est principalement métabolisé par les ribonucléases en oligonucléotides plus courts et de longueur variable. Le plozasiran n'est ni un substrat, ni un inhibiteur, ni un inducteur des enzymes du cytochrome P450.
Élimination
La demi-vie d'élimination terminale du plozasiran dans le plasma est d'environ 3 à 4 heures. La clairance systémique apparente moyenne est de 25,1 L/heure. Environ 16 à 19 % de la dose SC est excrétée inchangée dans les urines.
Populations et états pathologiques particuliers
- Enfants et adolescents: Le plozasiran n’a pas été étudié chez les patients de moins de 18 ans.
- Personnes âgées : Parmi les 75 patients atteints de SCF randomisés dans l'étude pivot de phase III contrôlée par placebo, l'Étude 1, 9 (12 %) étaient âgés de 65 ans et plus, dont 2 (3 %) de 75 ans et plus. Aucune différence globale de sécurité ou d'efficacité n'a été observée entre les patients âgés de 65 ans et plus et ceux de moins de 65 ans
- Sexe : D’après la pharmacocinétique et la pharmacodynamique des populations, il n’y a aucune différence dans la pharmacocinétique ou la pharmacodynamique du plozasiran en fonction du sexe dans les études cliniques.
- Grossesse ou allaitement Le plozasiran n’a pas été étudié pendant la grosses ou l’allaitement.
- Polymorphisme génétique : Les enzymes responsables du métabolisme du plozasiran, les exo- et endoribonucléases, ne présentent pas de polymorphisme génétique connu. Le plozasiran n'est pas un substrat des enzymes ou des transporteurs du CYP450. Il ne devrait pas être affecté par les polymorphismes génétiques des enzymes ou des transporteurs du CYP.
- Origine ethnique : D’après la pharmacocinétique et la pharmacodynamique des populations, la race ou l’origine ethnique n’a pas été identifiée comme une covariable significative affectant la pharmacocinétique ou la pharmacodynamique du plozasiran dans les études cliniques.
Insuffisance hépatique : Les données concernant l'utilisation du plozasiran chez les patients atteints de SCF présentant une insuffisance hépatique sont limitées. D’après la
- pharmacocinétique et la pharmacodynamique des populations, la pharmacocinétique et la pharmacodynamie du plozasiran chez les patients présentant une insuffisance hépatique légère (bilirubine totale ≤ LSN et ASAT > LSN, ou bilirubine totale > 1,0 à 1,5 x LSN) étaient similaires à celles des patients présentant une fonction hépatique normale. Le plozasiran n'a pas été étudié chez les patients présentant une insuffisance hépatique modérée à sévère.
- Insuffisance rénale : Les données concernant l'utilisation du plozasiran chez les patients atteints de SCF présentant une insuffisance rénale sont limitées. D’après la pharmacocinétique et la pharmacodynamique des populations, la pharmacocinétique et la pharmacodynamie du plozasiran chez les patients présentant une insuffisance rénale légère ou modérée (DFGe ≥ 30 à < 90 mL/min) étaient similaires à celles des patients ayant une fonction rénale normale. Le plozasiran n'a pas été étudié chez les patients présentant une insuffisance rénale sévère.
10.4. Immunogénicité
Comme pour tous les médicaments oligonucléotidiques, il existe un potentiel d'immunogénicité. La détection de la formation d'anticorps dépend fortement de la sensibilité et de la spécificité du test. Par conséquent, la comparaison de l'incidence des anticorps anti-REDEMPLO dans l'étude décrite ci-dessous avec celle d'autres études ou d'autres produits peut être trompeuse.
Dans l'Étude 1, aucun des 50 patients atteints de SCF traités par REDEMPLO sur une période de 12 mois n'a développé d'anticorps anti-médicament induits ou potentialisés par le traitement. En raison du nombre limité de patients traités, l’effet des anticorps anti-médicament sur l’efficacité, l’innocuité, la pharmacocinétique et/ou la pharmacodynamique reste inconnu.
11. Conservation, stabilité et mise au rebut
Conserver REDEMPLO au réfrigérateur entre 2 °C et 8 °C dans son emballage d'origine jusqu'à utilisation. REDEMPLO peut être conservé à température ambiante (20 °C à 25 °C) dans son emballage d'origine jusqu'à 30 jours après sa sortie du réfrigérateur.
Tenir hors de la vue et de la portée des enfants. Jeter le REDEMPLO usagé dans un conteneur pour objets tranchants. Toute solution non utilisée doit être jetée.
Voir le mode d'emploi pour des instructions détaillées de manipulation et de mise au rebut.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Plozasiran sodique
Nom chimique : all-P-ambo-3′-O-[({(1s,4s)-4-[(3S,8S)-17-[(2-acetamido-2-deoxy-β-D-galactopyranosyl)oxy]-3,8-bis[(2-{2-[(2-acetamido-2-deoxy-β-D-galactopyranosyl)oxy]ethoxy}ethyl)carbamoyl]-6,11-dioxo-15-oxa-2,7,12-triazaheptadecan-1-oyl]cyclohexyl}oxy)(sulfanyl)phosphoryl]-1'-de(6-amino-9H-purin-9-yl)-2'-deoxy-P-thioadenylyl-(5'→5')-2'-O-methyladenylyl-(3'→5')-2'-O-methylcytidylyl-(3'→5')-2'-O-methylguanylyl-(3'→5')-2'-O-methylguanylyl-(3'→5')-2'-O-methylguanylyl-(3'→5')-2'-O-methyladenylyl-(3'→5')-2'-O-methylcytidylyl-(3'→5')-2'-O-methyladenylyl-(3'→5')-2'-deoxy-2'-fluoroguanylyl-(3'→5')-2'-deoxy-2'-fluorouridylyl-(3'→5')-2'-deoxy-2'-fluoroadenylyl-(3'→5')-2'-O-methyluridylyl-(3'→5')-2'-O-methyluridylyl-(3'→5')-2'-O-methylcytidylyl-(3'→5')-2'-O-methyluridylyl-(3'→5')-2'-O-methylcytidylyl-(3'→5')-2'-O-methyladenylyl-(3'→5')-2'-O-methylguanylyl-(3'→5')-2'-O-methyluridylyl-(3'→5')-2'-O-methylinosinylyl-(3'→5')-2'-O-methyl-P-thioadenylyl-(3'→3')-1'-de(6-amino-9H-purin-9-yl)-2'-deoxyadenosine duplex with all-P-ambo-2'-O-methyl-P-thiouridylyl-(5'→3')-2'-deoxy-2'-fluoroguanylyl-(5'→3')-2'-O-methylcytidylyl-(5'→3')-2'-deoxy-2'-fluorocytidylyl-(3'→5')-2'-O-methylcytidylyl-(5'→3')-2'-deoxy-2'-fluorouridylyl-2'-O-methylguanylyl-(5'→3')-2'-deoxy-2'-fluorouridylyl-(5'→3')-2'-O-methylcytidylyl-(5'→3')-2'-deoxy-2'-fluoroadenylyl-(5'→3')-2'-O-methyluridylyl-(5'→3')-2'-O-methyladenylyl-(5'→3')-2'-O-methyladenylyl-(5'→3')-2'-O-methylguanylyl-(5'→3')-2'-O-methyladenylyl-(5'→3')-2'-deoxy-2'-fluoroguanylyl-(5'→3')-2'-O-methyluridylyl-(5'→3')-2'-deoxy-2'-fluoro-P-thiocytidylyl-(5'→3')-2'-O-methyl-P-thioadenylyl-(5'→3')-2'-deoxy-2'-fluoro-P-thiocytidylyl-(5'→3')-2'-O-methyluridine, sel de sodium
Formule moléculaire et masse moléculaire : C493H654F11N164O311P43S7, 15618.7 Da (forme libre)
C493H611F11N164Na43O311P43S7 ; 16563.9 Da (forme sodique)
Structure :
Abréviations : A = 2’-O-méthyl adénosine ; A = 2’-fluoro (2’-désoxy-2’-fluoro) adénosine ; C = 2’-O-méthyl cytidine ; C = 2’-fluoro cytidine ; G = 2’-O-méthyl guanosine ; G = 2’-fluoro guanosine ; I = 2’-O-méthyl inosine ; U = 2’-O-méthyl uridine ; U = 2’-fluoro uridine ; - (ligne simple) = liaison phosphodiester ; = (ligne double) = liaison phosphorothioate ; · (point du milieu) représente l’appariement des bases entre les deux brins
Propriétés physicochimiques :
- Le plozasiran sodique est une poudre blanche à blanc cassé.
- Le plozasiran sodique est très soluble dans l'eau.
14. Études cliniques
14.1. Études cliniques par indication
Syndrome de chylomicronémie familiale (SCF)
Tableau 5 – Résumé des données démographiques des patients dans les études cliniques sur le syndrome de chylomicronémie familiale
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (Plage) | Sexe |
| Étude 1 (AROAPOC3-3001) | Étude randomisée, en double aveugle, contrôlée par placebo | 25 mg de plozasiran ou placebo par voie sous-cutanée tous les 3 mois pendant 12 mois. | Placebo: n=25 25 mg: n=26 Total: n=51 | 46.6 ans (22-76) | Hommes: 26 (51.0%) Femmes: 25 (49.0%) |
L'efficacité de REDEMPLO a été démontrée lors d’une étude multicentrique de phase 3 randomisée en double aveugle et contrôlé par placebo (Étude 1) menée auprès de patients adultes atteints de syndrome de chylomicronémie familiale (SCF) confirmé génétique ou sur la base de symptômes cliniques, et soumis à un régime pauvre en graisses (≤20 de matières grasses par jour). Les participants ont été randomisés pour recevoir quatre doses totales de REDEMPLO (25 mg)(n=26), ou un placebo correspondant (n=25), administrées par voie sous-cutanée (SC) une fois tous les 3 mois pendant 12 mois.
La classification de SCF a été faite sur la base d’adultes présentant un taux de triglycérides à jeun supérieurs ≥ 10 mmol/L (≥ 880 mg/dL) réfractaire au traitement hypolipémiant, avec des antécédents de taux de triglycérides à jeun > 11,3 mmol/L (> 1000 mg/dL) à au moins trois reprises, et, soit par une confirmation génétique par génotypage ou une preuve d'une faible activité de la LPL, soit par un diagnostic défini selon le protocole.
Pour les patients présentant un SCF phénotypique, les critères d'inclusion exigeaient un ou plusieurs des éléments suivants : des antécédents d'épisodes récurrents de pancréatite aiguë non causés par l'alcool ou une lithiase biliaire ; des hospitalisations récurrentes pour douleurs abdominales sévères sans autre cause explicable ; une pancréatite infantile ; ou des antécédents familiaux de pancréatite induite par une hypertriglycéridémie.
Les patients atteints de diabète nouvellement diagnostiqué dans les 12 semaines précédant la sélection, ou présentant un taux d'HbA1c ≥ 9,0 % (ou > 75 mmol/mol selon les unités de la Fédération internationale de chimie clinique et de médecine de laboratoire [IFCC]) lors de la sélection, ont été exclus. Les patients ayant des antécédents de syndrome coronarien aigu dans les 24 semaines précédant le Jour 1 ont également été exclus.
Les données démographiques des patients étaient similaires entre les groupes de traitement. La plupart des sujets étaient blancs (73,3 %), 21,3 % étaient asiatiques et 4,6 % appartenaient à d’autres groupes ethniques. L'indice de masse corporelle (IMC) moyen était de 25,5 kg/m² et 53,3 % des sujets étaient en surpoids (IMC ≥ 25 kg/m²). Au moment de l’enrôlement, la proportion de patients présentant une confirmation génétique de SCF était de 46 % dans le groupe REDEMPLO 25 mg contre 56 % dans le groupe placebo ; le diabète était présent chez 15 % des patients du groupe REDEMPLO 25 mg contre 32
% dans le groupe placebo ; et les antécédents de pancréatite aiguë documentée au cours des 5 années précédentes étaient de 54 % dans le groupe REDEMPLO 25 mg contre 68 % dans le groupe placebo. Les patients des groupes REDEMPLO 25 mg et placebo étaient traités par statines (43 %), acides gras oméga-3 (29 %), fibrates (69 %) ou ne recevaient aucun traitement hypolipémiant (25 %) à l’enrôlement. Les taux moyens (écart-type) et médians de triglycérides (TG) à jeun à l'inclusion étaient respectivement de 2311 (1258) mg/dL et 2030 mg/dL (intervalle : 747 à 5596 mg/dL).
Résultats de l’étude
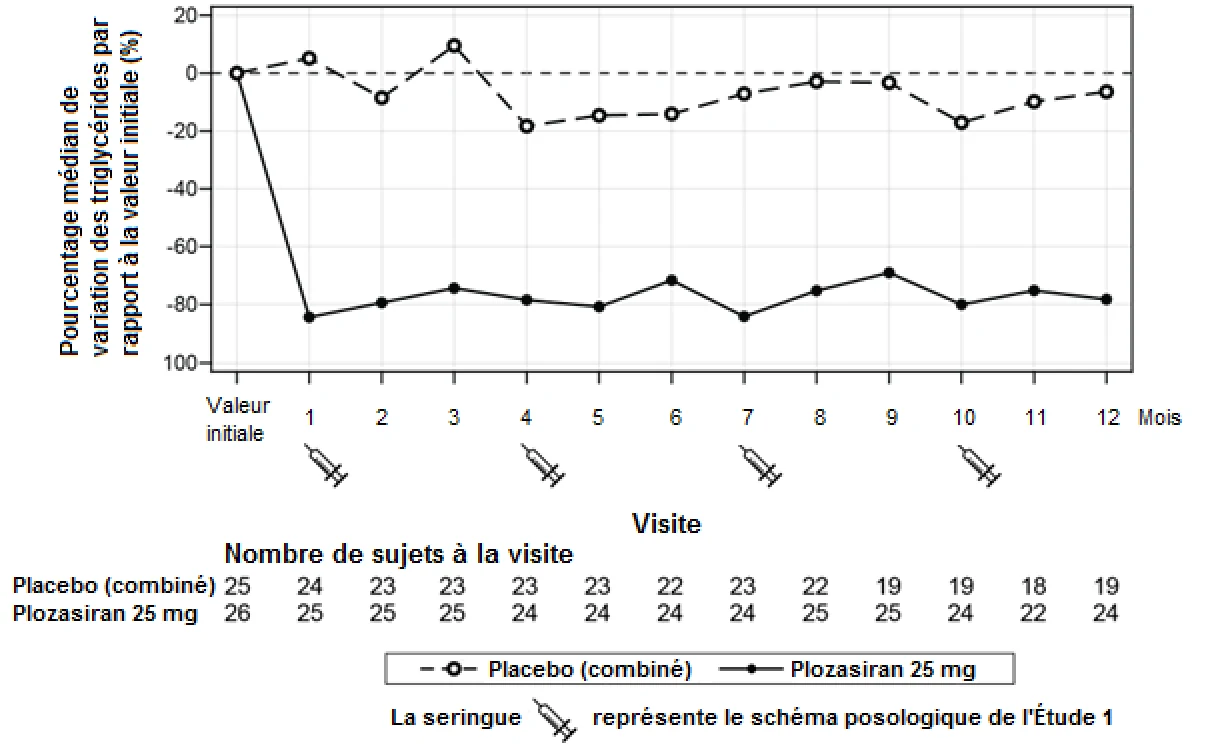
Le critère d'efficacité principal était la variation en pourcentage des triglycérides à jeun au mois 10, par rapport à la valeur initiale. Au mois 10, les variations médianes en pourcentage par rapport à la valeur initiale étaient de -80,1 % dans le groupe REDEMPLO 25 mg et de -17,1 % dans le groupe placebo.. La différence médiane entre REDEMPLO et le groupe placebo était de -58,7 % (IC à 95 % : -89,6, -27,9 ; p < 0,0001).
Pour l'Étude 1, les réductions des taux de triglycérides et d'apoC3 pour REDEMPLO 25 mg administré Q3M par rapport au placebo au mois 10 sont présentées dans le Tableau 6. Chez les patients traités par REDEMPLO, les réductions des taux de triglycérides étaient apparentes au mois 1 (première mesure post-inclusion) et sont restées constantes tout au long des 12 mois de l'essai, avec des fluctuations relativement faibles du pic au creux (Figure 1).
Tableau 6 - Résultats des principaux critères d'évaluation chez les sujets atteints de SCF dans l'Étude 1
| Critère d’évaluation | Paramètre | REDEMPLO 25 mg (N = 26) | Placebo (combiné) (N = 25) | Différence médiane vs. Placebo (IC 95%) | |||
|---|---|---|---|---|---|---|---|
| % Variationa | |||||||
| Principal | TG à jeun: % Variation par rapport à la valeur initiale au mois 10 | -80.1 | -17.1 | -58.7b (-89.6, -27.9) | |||
| Secondaire clé | Fasting TGs: % Variation par rapport à la valeur initiale aux mois 10 et 12 (moyenne) | -77.7 | -2.6 | -59.6b (-91.6, -27.5) | |||
APOC3 à jeun: % Variation par rapport à la valeur initiale au mois 10 | -93.0 | -1.3 | -90.5b (-108.3, -72.7) | ||||
Abréviations : APOC3=apolipoprotéine C-III; IC=intervalle de confiance; TG=triglycérides
a Valeurs médianes ; la méthode de Hodges-Lehmann a été utilisée pour estimer la différence médiane et l’intervalle de confiance à 95 %. Les données manquantes ont été imputées par la méthode d’imputation par élimination.
b Différence statistiquement significative (p < 0,0001) selon le test de Wilcoxon.
Figure 1 - Pourcentage médian de variation des triglycérides à jeun par rapport à la valeur initiale dans l'Étude 1
REDEMPLO 25 mg a satisfait aux critères d'évaluation secondaires clés, contrôlés par alpha, présentés dans le Tableau 6.
Au cours de la période de traitement de 12 mois, l'incidence absolue de pancréatite aiguë chez les patients traités par REDEMPLO 25 mg était inférieure à celle observée avec le placebo (2 [8 %] patients dans le groupe REDEMPLO 25 mg contre 5 [20,0 %] patients dans le groupe placebo).
15. Microbiologie
REDEMPLO n’est pas un médicament antimicrobien.
16. Toxicologie non clinique
Toxicologie générale
Des études de toxicologie générale chez le rat (jusqu'à 24 semaines) et le singe (jusqu'à 37 semaines) ont montré que le plozasiran était bien toléré chez les animaux après administration sous-cutanée avec des DSENO allant jusqu'à 300 mg/kg inclus dans les études de 4 semaines et 15 mg/kg (rats males) et 30 mg/kg (rates) ou 180 mg/kg (singe) pour les études de durée chronique, sans aucune toxicité limitant la dose à des doses supérieures à la dose clinique proposée (c'est-à-dire 25 mg).
Chez les singes, les effets cliniques et histopathologiques liés au plozasiran observés au niveau du foie, des ganglions lymphatiques et du site d'injection n'ont pas été jugés significatifs.
Chez les rats, les effets cliniques liés au plozasiran étaient généralement d'amplitude minime, non progressifs et transitoires, sans relation dose-réponse ni signe de réversibilité. Les modifications de l'activité des enzymes hépatocellulaires et hépatobiliaires s'accompagnaient de lésions microscopiques hépatiques révélant une nécrose hépatocytaire minime. Des effets sur le cholestérol et les triglycérides ont été observés et associés à une altération du métabolisme lipidique. Les modifications microscopiques survenues au niveau du foie, des reins, des ganglions lymphatiques, de la rate et du site d'injection étaient plus fréquentes dans l'étude de 24 semaines que dans celle de 4 semaines. De plus, une hyperplasie des cellules ovales hépatiques, une nécrose hépatocytaire isolée, une pigmentation des cellules de Kupffer, une caryocytomégalie/des hépatocytes multinucléés et des foyers d'altération cellulaire éosinophile ont été observés chez les mâles ayant reçu 30 mg/kg et chez les femelles ayant reçu 120 mg/kg (soit respectivement 12 et 46 fois la DMRH, calculée en fonction de la surface corporelle). Ces observations microscopiques, à ces doses, s'accompagnaient d'une diminution du poids du foie et d'une augmentation de l'activité de la phosphatase alcaline, et ont été considérées comme des effets indésirables.
Génotoxicité
Le plozasiran s'est révélé négatif pour la mutagénicité dans le test de mutation bactérienne (Ames), négatif pour l'induction de micronoyaux dans les cellules lymphoblastoïdes TK6 cultivées sans activation métabolique, n'a eu aucune induction biologiquement pertinente en présence d'activation métabolique exogène S-9 dans le test de micronoyau in vitro, et n'était pas cytotoxique dans les deux tests.
Cancérogénicité
Dans une étude de 26 semaines menée sur des souris CByB6F1-Tg[HRAS]2Jic, le plozasiran a été administré par voie sous-cutanée toutes les huit semaines (Q8W) à des doses de 30, 60 et 120 mg/kg (84 à 336 fois la dose clinique de 25 mg). Le plozasiran n'était pas cancérigène jusqu'à la dose la plus élevée évaluée.
Lors d'une étude de cancérogénicité menée chez le rat sur 2 ans, des adénomes hépatocellulaires bénins et une faible incidence de carcinomes ont été observés chez les mâles à la dose de 50 mg/kg et chez les femelles à la dose de 100 mg/kg. Les marges de sécurité ajustées à la surface corporelle, établies aux doses immédiatement supérieures pour lesquelles aucun potentiel cancérogène n'a été constaté (25 et 40 mg/kg), étaient respectivement de 10 et 16 fois plus élevées chez les mâles et les femelles. Par ailleurs, bien que la pertinence de ces tumeurs pour l'humain soit inconnue, les données disponibles suggèrent que ces observations sont spécifiques aux rongeurs et, compte tenu des marges de sécurité élevées et de l'absence de génotoxicité identifiée, le risque chez l'humain est faible.
Toxicité pour la reproduction et le développement
L'administration de plozasiran à raison de 50 mg/kg à des rates une fois tous les trois jours ou à des rats une fois par semaine n'a entraîné aucun effet sur l'accouplement et la fertilité des mâles et des femelles, sur l'analyse du sperme des mâles, ainsi que sur les paramètres utérins, ovariens et de la portée des femelles.
Dans les études de reproduction animale, l’administration de plozasiran pendant l'organogenèse a été bien tolérée chez les lapins jusqu’à 180 mg/kg/jour, et chez les rats jusqu'à 5 mg/kg (2 fois la dose maximale recommandée chez l'humain [DMRH basée sur la comparaison de la surface corporelle (SC)]) et jusqu'à 50 mg/kg en dose unique (19 fois la DMRH basée sur la comparaison de la SC). Chez les rates gestantes recevant des doses quotidiennes de plozasiran supérieures à 15 mg/kg (6 fois la DMRH basée sur la comparaison de la SC) du 6e au 17e jour de gestation, le plozasiran a présenté une toxicité maternelle caractérisée par une mortalité accrue et des accouchements précoces, une diminution du poids corporel, des variations de poids corporel et de la consommation alimentaire, ainsi que des effets tératogènes caractérisés par une augmentation des pertes post-implantation et du nombre moyen de résorptions tardives, une diminution du poids de l'utérus gravide et du poids corporel du fœtus, ainsi que des signes anatomiques de retard de développement.
Dans une étude de développement prénatal et postnatal, aucun effet indésirable lié au plozasiran n'a été observé chez les rats de la génération F0 et il a été bien toléré chez les mères jusqu'à la dose maximale de 80 mg/kg (31 fois la DMRH en fonction de la SC) et chez les rats de la génération F1 jusqu'à 8 mg/kg (3,1 fois la DMRH en fonction de la SC). Le plozasiran a augmenté le nombre de mortinaissances et réduit l'indice de naissances vivantes à la dose de 80 mg/kg (31 fois la DMRH, calculée en fonction de la SC). À des doses ≥ 24 mg/kg (9 fois la DMRH calculée en fonction de la SC), on a observé une diminution du poids corporel et de la survie des nouveau-nés.
Toxicologie particulière
Aucune étude de tolérance locale n'a été menée avec le plozasiran. Une évaluation microscopique des sites d'injection a été réalisée chez le rat et le singe dans le cadre d'études de toxicité à doses répétées. Après administration chronique, des macrophages vacuolés ont été observés au site d'injection chez le rat, ainsi qu'une fibrose du derme et des infiltrats de cellules mononucléaires non indésirables chez le singe.