


Monographie de produit - Relpax
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et teneur | Ensemble des excipients |
| Orale | Comprimés dosés à 20 et à 40 mg | Cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hypromellose, lactose monohydraté, laque d’aluminium jaune FD et C no 6, stéarate de magnésium et triacétine |
INDICATIONS ET USAGE CLINIQUE
Adultes
Les comprimés RELPAX (bromhydrate d’élétriptan) sont indiqués pour le traitement ponctuel de la migraine avec ou sans aura chez l’adulte.
Les comprimés RELPAX ne doivent pas servir au traitement de fond (prophylactique) de la migraine ni au traitement de la migraine hémiplégique, ophtalmoplégique ou basilaire (voir CONTRE-INDICATIONS). L’innocuité et l’efficacité des comprimés RELPAX n’ont pas été établies dans le traitement de l’algie vasculaire de la face (également appelée céphalée de Horton), qui touche surtout des hommes d'âge mûr.
Enfants (< 18 ans)
L’innocuité et l’efficacité de RELPAX chez l’enfant n’ayant pas été établies, son utilisation chez les patients âgés de moins de 18 ans n’est pas recommandée (voir MISES EN GARDE ET PRÉCAUTIONS).
Personnes âgées (> 65 ans)
L’expérience d’utilisation de RELPAX étant limitée chez les personnes âgées, l’emploi de ce produit n’est pas recommandé chez les patients âgés de plus de 65 ans (voir MISES EN GARDE ET PRÉCAUTIONS).
CONTRE-INDICATIONS
| Les comprimés RELPAX (bromhydrate d’élétriptan) sont contre-indiqués en présence | |
| d’antécédents, de signes ou de symptômes de syndrome ischémique cardiaque, de syndrome | |
| vasculaire cérébral ou périphérique, de valvulopathie ou d’arythmies (surtout tachycardie). | |
| L’élétriptan est également contre-indiqué en présence de maladie cardiovasculaire sous- | |
| jacente notable (p. ex., athérosclérose, cardiopathie congénitale). Les syndromes | |
| ischémiques cardiaques comprennent, entre autres, l’angine de poitrine de tout type (angine | |
| d’effort stable et formes angiospastiques comme l’angine de Prinzmetal), tous les types | |
| d’infarctus du myocarde et l’ischémie myocardique asymptomatique. Les syndromes | |
| vasculaires cérébraux comprennent, entre autres, l’accident vasculaire cérébral (AVC) de | |
| tout type et l’accident ischémique transitoire. Les syndromes vasculaires périphériques | |
| comprennent, entre autres, la colite ischémique et le syndrome de Raynaud (voir MISES EN | |
| GARDE ET PRÉCAUTIONS). | |
| Comme RELPAX peut occasionner une élévation de la tension artérielle, son emploi est | |
| contre-indiqué en présence d’hypertension artérielle très élevée ou mal maîtrisée (voir | |
| MISES EN GARDE ET PRÉCAUTIONS). | |
| Inhibiteurs de l’isoenzyme 3A4 | |
| RELPAX est contre-indiqué dans les 72 heures précédant ou suivant l’emploi de l’un des | |
| inhibiteurs puissants de l’isoenzyme 3A4 suivants : kétoconazole, itraconazole, néfazodone, | |
| troléandomycine, clarithromycine, ritonavir et nelfinavir. RELPAX est contre-indiqué dans | |
| les 72 heures précédant ou suivant la prise de médicaments dont le pouvoir inhibiteur sur | |
| l’isoenzyme 3A4 est reconnu et décrit dans les rubriques CONTRE-INDICATIONS ou | |
| MISES EN GARDE ET PRÉCAUTIONS de leur monographie respective (voir MISES EN | |
| GARDE ET PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES et POSOLOGIE | |
| ET MODE D’ADMINISTRATION). | |
| La prise de RELPAX est contre-indiquée dans les 24 heures qui précèdent ou qui suivent | |
| l’emploi d’un autre agoniste des récepteurs 5-HT1, ou d’un agent contenant de | |
| l’ergotamine ou un dérivé de l’ergot de seigle comme la dihydroergotamine (DHE) ou le | |
| méthysergide. | |
| RELPAX est contre-indiqué en présence de migraine hémiplégique, ophtalmoplégique ou | |
| basilaire. | |
| RELPAX est contre-indiqué en présence d’une atteinte hépatique grave. | |
| RELPAX est contre-indiqué en présence d’une hypersensibilité connue à l’élétriptan ou à | |
| l’un des ingrédients non médicinaux qui entrent dans la composition de ce produit. | |
MISES EN GARDE ET PRÉCAUTIONS
Généralités
| Les comprimés RELPAX (bromhydrate d’élétriptan) ne doivent être administrés qu’en | |
| présence d’une migraine clairement diagnostiquée. | |
| Céphalée d’origine médicamenteuse : L’abus d’antimigraineux a été associé à l’exacerbation | |
| des céphalées (céphalée d’origine médicamenteuse) chez les patients prédisposés. L’arrêt du | |
| traitement peut être nécessaire. | |
| Inhibiteurs de l’isoenzyme 3A4 | |
| L’élétriptan est métabolisé par l’intermédiaire de l’isoenzyme 3A4. RELPAX est contre- | |
| indiqué dans les 72 heures précédant ou suivant l’emploi de l’un des inhibiteurs puissants | |
| de l’isoenzyme 3A4 suivants : kétoconazole, itraconazole, néfazodone, troléandomycine, | |
| clarithromycine, ritonavir et nelfinavir. RELPAX est contre-indiqué dans les 72 heures | |
| précédant ou suivant la prise de médicaments dont le pouvoir inhibiteur sur | |
| l’isoenzyme 3A4 est reconnu et décrit dans les rubriques CONTRE-INDICATIONS ou | |
| MISES EN GARDE ET PRÉCAUTIONS de leur monographie respective (voir | |
| INTERACTIONS MÉDICAMENTEUSES et POSOLOGIE ET MODE | |
| D’ADMINISTRATION). | |
Système cardiovasculaire
| Risque d’ischémie myocardique, d’infarctus ou d’autres accidents cardiaques : Comme c’est | |
| le cas pour les autres triptans, l’élétriptan a été lié à une douleur ou à une sensation | |
| d’oppression passagères dans la poitrine ou la gorge. Étant donné le risque d’angiospasme | |
| coronarien associé aux agonistes des récepteurs 5-HT1, il ne faut pas administrer d’élétriptan en | |
| présence de coronaropathie ischémique ou angiospastique documentée (voir CONTRE- | |
| INDICATIONS). Il est fortement déconseillé d’administrer de l’élétriptan à des sujets chez | |
| qui on pourrait soupçonner la présence d’une coronaropathie non diagnostiquée en raison de | |
| certains facteurs de risque (p. ex., hypertension artérielle, hypercholestérolémie, tabagisme, | |
| obésité, diabète, lourds antécédents familiaux de coronaropathie, ménopause chirurgicale ou | |
| naturelle, homme âgé de plus de 40 ans), à moins que l’évaluation clinique de la fonction | |
| cardiovasculaire ne révèle de façon satisfaisante l’absence quasi certaine d’atteinte | |
| coronarienne et d’ischémie myocardique ou d’une autre maladie cardiovasculaire sous- | |
| jacente notable. La sensibilité des examens de dépistage des maladies cardiovasculaires ou de | |
| la prédisposition à l’angiospasme coronarien est modérée dans le meilleur des cas. Si, au cours | |
| de l’évaluation de la fonction cardiovasculaire, les antécédents médicaux du patient, le tracé | |
| électrocardiographique (ECG) ou tout autre examen révèlent des indices d’angiospasme | |
| coronarien ou d’ischémie myocardique, il faut s’abstenir d’administrer l’élétriptan (voir | |
| CONTRE-INDICATIONS). | |
| Il se peut toutefois que ces évaluations ne permettent pas de dépister tous les cas de maladie | |
| cardiaque, et des accidents cardiaques graves tels que l’IM ou l’ischémie coronarienne sont | |
| survenus chez des patients, quoique très rarement, en l’absence de tout signe de maladie | |
| cardiovasculaire sous-jacente. |
| En présence de facteurs de risque de coronaropathie, si la fonction cardiovasculaire s’est | |
| révélée satisfaisante à l’évaluation, il est fortement recommandé d’administrer la première | |
| dose d’élétriptan au cabinet du médecin ou dans une installation semblable (dotée du | |
| personnel et de l’équipement médicaux nécessaires), à moins que le patient n’ait déjà pris de | |
| l’élétriptan. Comme l’ischémie cardiaque peut survenir de façon asymptomatique, il faut | |
| considérer la réalisation d’une ECG immédiatement après la première administration | |
| d’élétriptan, chez les patients présentant des facteurs de risque. Cependant, l’absence | |
| d’effets indésirables cardiovasculaires lors de l'administration de la première dose ne | |
| permet pas d’écarter la possibilité de survenue de tels effets lors des prises subséquentes. | |
| On recommande aux patients qui emploient depuis longtemps et de façon intermittente des | |
| agonistes des récepteurs 5-HT1 comme l’élétriptan et qui présentent les facteurs de risque | |
| coronarien décrits ci-dessus de se prêter périodiquement à l’évaluation de leur fonction | |
| cardiovasculaire tant qu’ils ont recours à l’élétriptan. | |
| Si des symptômes évocateurs d’angine de poitrine surviennent après la prise d’élétriptan, il | |
| faut réaliser une ECG afin de dépister des lésions ischémiques. |
La démarche systématique décrite ci-dessus vise à réduire le risque d’exposer involontairement à l’élétriptan un patient atteint d’une maladie cardiovasculaire non diagnostiquée.
Un malaise à la poitrine, au cou, à la gorge et à la mâchoire (incluant de la douleur, de la pression et une sensation de lourdeur et de serrement) a été signalé après l’administration d’élétriptan. Comme les agonistes des récepteurs 5-HT1 peuvent causer un angiospasme coronarien, si des signes ou des symptômes évocateurs d’angine apparaissent après l’administration d’élétriptan, il faut vérifier la présence d’une coronaropathie ou d’une prédisposition à l’angine de Prinzmetal, avant d’administrer des doses supplémentaires, et réaliser une surveillance par ECG si des manifestations semblables réapparaissent après la reprise du traitement. De même, la présence d’autres signes ou symptômes évocateurs d’une baisse du débit artériel, comme la colite ischémique ou le syndrome de Raynaud, après l’emploi d’élétriptan, justifie la réalisation d’épreuves visant à dépister une éventuelle athérosclérose ou prédisposition à l’angiospasme (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques).
| Accidents cardiaques et mortalité connexe associés aux agonistes des récepteurs 5-HT1 | |
| Comme les autres triptans, l’élétriptan peut causer un angiospasme coronarien. Des accidents | |
| cardiaques graves, dont l’infarctus aigu du myocarde, des arythmies pouvant menacer le pronostic | |
| vital et des cas de mortalité sont survenus dans les quelques heures suivant l’administration | |
| d’autres agonistes des récepteurs 5-HT1. Compte tenu du grand nombre de patients migraineux qui | |
| prennent des agonistes des récepteurs 5-HT1, la fréquence de ces accidents est extrêmement faible. |
RELPAX ne devrait pas être prescrit aux patients souffrant d'un syndrome de Wolff-Parkinson-White symptomatique ou d’arythmies associées à d'autres troubles cardiaques liés à la présence de voies de conduction accessoires.
Comme c’est le cas avec les autres agonistes des récepteurs 5-HT1, on a fait état d’une sensation d’oppression, de douleur, de pression et de lourdeur dans la région précordiale, la gorge et la mâchoire après l’emploi des comprimés RELPAX (bromhydrate d’élétriptan). Ces effets qui touchent la poitrine, la gorge, le cou et la mâchoire n’ont pas été liés à des arythmies ou à des altérations ischémiques de l’ECG lors des essais cliniques.
Faits observés avant la mise sur le marché de l’élétriptan : Au cours d’une étude de pharmacologie clinique auprès de sujets soumis à un angiogramme coronarien à des fins diagnostiques, on a rapporté un cas d’oppression thoracique et documenté un angiospasme coronarien sans observer d’altération de l’ECG révélatrice d’une ischémie chez un sujet qui avait des antécédents d’angine de poitrine, d’hypertension artérielle et d’hypercholestérolémie, et qui recevait l’élétriptan par voie i.v. (Cmax de 127 ng/mL correspondant à la prise orale de 60 mg d’élétriptan). On a également fait état d’un cas de fibrillation auriculaire chez un patient qui avait des antécédents de fibrillation auriculaire.
Comme les agonistes des récepteurs 5-HT1 peuvent causer un angiospasme coronarien, si des signes ou des symptômes évocateurs d’angine apparaissent après l’administration de RELPAX, il faut vérifier la présence d’une coronaropathie ou d’une prédisposition à l’angine de Prinzmetal, avant d’administrer des doses supplémentaires, et réaliser une surveillance par ECG si des manifestations semblables reviennent après la reprise du traitement. De même, la présence d’autres signes ou symptômes évocateurs d’une baisse du débit artériel, comme la colite ischémique ou le syndrome de Raynaud, après l’emploi de tout agoniste des récepteurs 5-HT1, justifie la réalisation d’une évaluation plus approfondie (voir CONTRE-INDICATIONS).
| Dans le cadre d’une étude angiographique des coronaires, on a comparé l’effet de doses | |
| suprathérapeutiques d’élétriptan (comparables à 2 x 80 mg en présence d’un inhibiteur puissant | |
| de l’isoenzyme 3A4) administrées en perfusion rapide à celui d’une dose normale de | |
| sumatriptan (6 mg administrés par voie sous-cutanée) et d’un placebo. Dans le groupe | |
| élétriptan, 8 rapports subjectifs ont fait état d’une vasoconstriction (comparativement à aucun | |
| dans les groupes sumatriptan et placebo). Cependant, la variation moyenne du diamètre de | |
| l’artère coronaire révélée par angiographie quantitative était semblable dans les trois groupes. | |
| Faits observés depuis la mise sur le marché de l’élétriptan : Des cas d’infarctus du myocarde et de | |
| mortalité d’origine cardiaque ont été signalés chez des patients présentant des facteurs de risque | |
| cardiovasculaire (p. ex., hypertension, hyperlipidémie, lourds antécédents familiaux de | |
| coronaropathie) ou ayant pris en concomitance, contrairement aux recommandations d’emploi, | |
| des doses thérapeutiques d’élétriptan avec d’autres triptans. | |
| Étant donné la nature variable de la pharmacovigilance, il est cependant impossible d’affirmer | |
| catégoriquement que ces cas ont été causés par l’emploi de l’élétriptan et d’évaluer de manière | |
| fiable les liens de causalité dans chacun des cas. | |
| Manifestations vasculaires cérébrales et mortalité connexe associées aux agonistes des | |
| récepteurs 5-HT1 | |
| On a rapporté des cas d’hémorragie cérébrale, d’hémorragie sous-arachnoïdienne, d’AVC et d’autres | |
| manifestations vasculaires cérébrales, dont certains ont causé la mort, chez des patients qui | |
| recevaient des agonistes des récepteurs 5-HT1. Dans de nombreux cas, il semble possible que |
| l’accident ait précédé la prise du médicament et que l’on ait administré celui-ci en croyant à tort | |
| que les symptômes ressentis découlaient d’une migraine. Il convient de souligner que le patient | |
| migraineux peut être plus exposé à certains types de manifestations vasculaires cérébrales | |
| (p. ex., AVC, hémorragie, accident ischémique transitoire). | |
| Études spéciales de pharmacologie cardiovasculaire sur un autre agoniste des récepteurs | |
| 5-HT1 |
Chez des sujets (n = 10) à qui on a fait subir une angiographie, parce qu'on soupçonnait la présence d'une coronaropathie, l'administration d'une dose de 1,5 mg par voie sous-cutanée d'un agoniste de récepteurs 5-HT1 a produit une hausse de 8 % de la tension artérielle aortique, une élévation de 18 % de la tension artérielle pulmonaire et une élévation de 8 % de la résistance vasculaire générale. De plus, 4 sujets ont ressenti une douleur légère ou un serrement dans la poitrine. Des hausses cliniquement significatives de la tension artérielle ont été notées chez 3 sujets (dont 2 avaient aussi une douleur ou un malaise thoracique). L'angiographie à visée diagnostique a révélé que 9 sujets présentaient des artères coronaires normales et qu'un autre était atteint d'une maladie coronarienne non significative.
| Dans une autre étude portant sur le même médicament, des patients migraineux (n = 35) exempts | |
| de maladie cardiovasculaire ont été soumis à des évaluations de la perfusion myocardique à l'aide | |
| d'une tomographie par émission de positons pendant qu'ils recevaient une dose de 1,5 mg par | |
| voie sous-cutanée en l'absence de migraine. Une réserve coronarienne moindre en réponse à la | |
| vasodilatation (environ 10 %), une résistance coronarienne accrue (environ 20 %) et un débit | |
| d'hyperémie myocardique réduit (environ 10 %) ont été constatés. On ignore la portée de ces | |
| phénomènes en ce qui regarde l'utilisation de cet agoniste des récepteurs 5-HT1 aux doses orales | |
| recommandées. | |
| Autres accidents angiospastiques | |
| Les agonistes des récepteurs 5-HT1 peuvent causer des réactions angiospastiques autres que le | |
| spasme coronarien. On a rapporté des cas d’ischémie vasculaire périphérique et de colite | |
| ischémique accompagnée de douleurs abdominales et de diarrhée sanglante chez des patients qui | |
| prenaient ces agents. | |
| Élévation de la tension artérielle | |
| De rares cas d’élévation notable de la tension artérielle, pouvant aller jusqu’à la crise | |
| hypertensive, sont survenus chez des patients qui prenaient des agonistes des récepteurs 5-HT1 à la | |
| dose recommandée, y compris l’élétriptan, et qui avaient ou non des antécédents d’hypertension. | |
| Les comprimés RELPAX sont contre-indiqués en présence d’hypertension artérielle très élevée | |
| ou mal maîtrisée (voir CONTRE-INDICATIONS). | |
| Pendant les études de pharmacologie clinique menées auprès de volontaires sains, la prise orale | |
| d’élétriptan (à des doses uniques d’au moins 60 mg) s’est révélée causer une élévation faible et | |
| passagère, mais fonction de la dose, de la tension artérielle, surtout diastolique, comme le laissait | |
| présager le mode d’action de cet agent et d’autres agonistes des récepteurs 5-HT1B et 5-HT1D. Cet | |
| effet était plus prononcé en présence d’une atteinte rénale et chez les sujets âgés (voir MISES EN | |
| GARDE ET PRÉCAUTIONS, Fonction rénale et MODE D’ACTION ET PHARMACOLOGIE | |
| CLINIQUE, Insuffisance rénale). La tension artérielle d’un patient atteint de cirrhose du foie s’est | |
| élevée à 220/96 mmHg, 5 heures après la prise de 80 mg d’élétriptan. Cet effet lié au traitement a | |
| duré 7 heures. |
Syndrome sérotoninergique associé aux inhibiteurs sélectifs du recaptage de la sérotonine ou aux inhibiteurs du recaptage de la sérotonine et de la noradrénaline
Des cas de syndrome sérotoninergique pouvant être mortels ont été signalés au cours de l'usage concomitant d'un triptan et d'un inhibiteur sélectif du recaptage de la sérotonine (ISRS) ou d'un inhibiteur du recaptage de la sérotonine et de la noradrénaline (IRSN). Si un traitement concomitant avec RELPAX et un ISRS (p. ex., fluoxétine, paroxétine, sertraline) ou un IRSN (p. ex., venlafaxine) est justifié sur le plan clinique, on recommande de surveiller étroitement le patient, en particulier en début de traitement et lors de l'augmentation des doses. Les symptômes du syndrome sérotoninergique peuvent se manifester par une altération de l'état mental (p. ex., agitation, hallucinations, coma), une instabilité du système nerveux autonome (p. ex., tachycardie, fluctuation de la tension artérielle, hyperthermie), des aberrations neuromusculaires (p. ex., hyperréflexie, incoordination) ou par des symptômes digestifs (p. ex., nausées, vomissements, diarrhée) (voir INTERACTIONS MÉDICAMENTEUSES).
| Dépendance/tolérance | |
| Bien que l’on n’ait pas évalué le potentiel toxicomanogène de RELPAX, on n’a observé aucun cas | |
| de comportement abusif, de tolérance ni de syndrome de sevrage après l’arrêt du traitement chez | |
| les patients qui avaient reçu RELPAX pendant les essais cliniques ou leurs volets de prolongation. | |
| Les agents de la classe des agonistes des récepteurs 5-HT1B et 5-HT1D sont considérés comme | |
| dépourvus de potentiel toxicomanogène. | |
| Fonction hépatique | |
Les effets d’une atteinte hépatique grave sur la biotransformation de l’élétriptan n’ont pas été évalués. RELPAX ne doit pas être prescrit aux patients qui présentent une atteinte hépatique grave (voir CONTRE-INDICATIONS).
En présence d’insuffisance hépatique légère ou modérée, on a observé une élévation de l’ASC (34 %), de la Cmax (18 %) et un allongement de la demi-vie de l’élétriptan. Il n’est pas nécessaire de régler la dose d’élétriptan en présence d’une atteinte hépatique légère ou modérée (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique et POSOLOGIE ET MODE D’ADMINISTRATION).
Fonction neurologique
Avant d’administrer un antimigraineux à un patient qui n’a pas reçu de diagnostic de migraine ou qui éprouve une céphalée inhabituellement intense, il convient d’exclure les autres troubles neurologiques potentiellement graves pouvant être en cause. On a signalé de rares cas de patients ayant reçu des agonistes des récepteurs 5-HT1 en raison de céphalées intenses qui ont par la suite été attribuées à une lésion neurologique évolutive. Chez le patient dont le diagnostic est récent ou qui présente des symptômes inhabituels, le diagnostic de migraine doit être remis en question en l’absence de réponse à la première dose d’élétriptan.
Crises épileptiques : Il faut faire preuve de prudence lorsqu’on administre de l’élétriptan à un patient ayant des antécédents de crises épileptiques ou qui présente des facteurs de risque tels que des lésions structurelles du cerveau, qui abaissent le seuil convulsif.
Fonction visuelle
Opacité cornéenne : Une opacité cornéenne passagère a été observée chez des chiens qui recevaient de l’élétriptan par gavage à raison d’au moins 5 mg/kg. Cet effet a été relevé pendant la première semaine de traitement, mais a disparu par la suite malgré la poursuite de celui-ci. À la dose sans effet chez le chien (2,5 mg/kg), l'exposition à l'élétriptan dépassait celle qu'on observe chez l'humain à la dose quotidienne maximale recommandée.
| Toxicologie préclinique | |
| Fixation aux tissus riches en mélanine : Chez des rats qui avaient reçu une dose unique | |
| d’élétriptan radiomarqué par voie i.v. (3 mg/kg), le délai d’élimination de la radioactivité s'est | |
| avéré plus long dans la rétine, ce qui porte à croire que l’élétriptan ou ses métabolites se lient | |
| peut-être à la mélanine de l’œil. À cause du risque d’accumulation de l’élétriptan dans les tissus | |
| riches en mélanine au fil du temps, il est possible que l’emploi prolongé de l’élétriptan cause des | |
| effets toxiques dans ces tissus. On n’a toutefois observé aucune altération des yeux ou de la vue liée | |
| à l’emploi de l’élétriptan au cours d’une étude de toxicité d’une durée de 1 an portant sur le chien. | |
| Bien qu’on n’ait mené aucune surveillance systématique de la fonction oculaire pendant les | |
| essais cliniques et qu’on n’ait formulé aucune recommandation précise à ce sujet, le prescripteur | |
| doit être conscient de la possibilité d’effets à long terme sur les yeux. | |
Effet psychomoteur
On doit recommander aux patients d'éviter de conduire ou de faire fonctionner des machines qui peuvent être dangereuses jusqu'à ce qu'ils soient en mesure de juger si le médicament altère ou non leurs facultés.
Fonction rénale
Chez les patients atteints d’insuffisance rénale légère ou modérée, l’administration d’une dose quotidienne de plus de 20 mg exige la prudence, compte tenu des cas d’élévation de la tension artérielle ayant été enregistrés dans la base de données des essais cliniques. L’emploi de RELPAX est déconseillé en présence d’une insuffisance rénale grave.
Selon une étude de pharmacocinétique ayant porté sur l’administration d’une dose unique d’élétriptan, l’élimination de ce médicament ne varie pas de façon significative chez les sujets atteints d’insuffisance rénale légère, modérée ou grave; toutefois on a observé des élévations de la tension artérielle chez certains de ces patients (voir MISES EN GARDE ET PRÉCAUTIONS, Élévation de la tension artérielle, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique et POSOLOGIE ET MODE D’ADMINISTRATION).
| Sensibilité/Résistance | |
| Hypersensibilité : Dans de rares cas, des réactions d'hypersensibilité (anaphylaxie ou réactions | |
| anaphylactoïdes) sont survenues chez des patients recevant d'autres agonistes des récepteurs 5- | |
| HT1. Ces réactions peuvent menacer le pronostic vital ou même être mortelles. En général, ce | |
| genre de réactions est plus susceptible de se produire chez des personnes ayant des antécédents | |
| de sensibilité à des allergènes multiples. Compte tenu de la possibilité d'hypersensibilité croisée, | |
| RELPAX ne doit pas être administré à des patients qui ont des antécédents d'hypersensibilité à | |
| des agonistes des récepteurs 5-HT1 chimiquement apparentés (voir EFFETS INDÉSIRABLES). | |
Populations particulières
Femmes enceintes : L’innocuité de l’élétriptan n’a pas été établie chez la femme enceinte. Il ne faut administrer RELPAX à la femme enceinte que si les bienfaits escomptés pour la patiente l’emportent sur les risques auxquels le fœtus est exposé.
| Lors des études de toxicité pour la reproduction menées sur le rat et le lapin, l’administration | |
| d’élétriptan par voie orale a entraîné des manifestations de toxicité touchant le développement | |
| (baisse du poids des fœtus et des nouveau-nés) et une augmentation de la fréquence des anomalies | |
| morphologiques chez les fœtus. | |
| Femmes qui allaitent : L’emploi de RELPAX chez la mère qui allaite exige la prudence. | |
| L’élétriptan passe dans le lait maternel. Chez 8 participantes à une étude qui avaient reçu une dose | |
| unique de 80 mg, la quantité totale moyenne d’élétriptan récupéré en 24 heures dans le lait | |
| maternel correspondait à environ 0,02 % de la dose administrée. Le rapport entre les concentrations | |
| moyennes d’élétriptan dans le lait maternel et le plasma était de 1 sur 4, mais il variait | |
| considérablement d'une patiente à une autre. La courbe des concentrations en fonction du temps | |
| se comparait à celle des concentrations plasmatiques sur 24 heures, et il ne restait que de très | |
| faibles concentrations d’élétriptan dans le lait (moyenne de 1,7 ng/mL) pendant l’intervalle de | |
| 18 à 24 heures suivant l’administration. On n’a pas dosé le métabolite N-déméthylé actif dans le | |
| lait maternel. | |
| Enfants (< 18 ans) : L’innocuité et l’efficacité des comprimés RELPAX n’ont pas été établies | |
| chez l’enfant et l’adolescent; par conséquent, l’emploi de RELPAX est déconseillé chez le patient | |
| de moins de 18 ans. | |
| L’efficacité des comprimés RELPAX (40 mg) n’a pas été établie chez des sujets âgés de 11 à | |
| 17 ans qui participaient à un essai comparatif avec placebo et répartition aléatoire, portant sur | |
| 274 adolescents migraineux; on n’a observé aucune différence statistiquement significative entre | |
| les groupes traités. Le taux de soulagement de la céphalée était de 57 % 2 heures après la prise de | |
| comprimés RELPAX dosés à 40 mg et du placebo. Les effets indésirables observés étaient de nature | |
| similaire à ceux rapportés lors des essais cliniques chez l'adulte. L’emploi de RELPAX est | |
| déconseillé chez les patients de moins de 18 ans. | |
| Personnes âgées (> 65 ans) : On n’a administré de l’élétriptan qu’à 50 patients âgés de plus de | |
| 65 ans. La tension artérielle a augmenté dans une plus grande mesure chez ces patients que chez | |
| les sujets plus jeunes. L'élimination de l’élétriptan est semblable chez le sujet âgé et l’adulte plus | |
| jeune. La demi-vie de l’élétriptan est plus longue (passant d’environ 4,4 à 5,7 heures – différence |
| statistiquement significative), chez la personne âgée (65 à 93 ans) que chez l’adulte plus jeune | |
| (18 à 45 ans) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations | |
| particulières et états pathologiques). L’expérience d’utilisation de RELPAX étant limitée | |
| chez les personnes âgées, l’emploi de ce produit n’est pas recommandé chez les patients âgés de | |
| plus de 65 ans. |
EFFETS INDÉSIRABLES
| Aperçu des effets indésirables du médicament | |
| Des accidents cardiaques graves, parfois mortels, sont survenus après l’emploi d’autres | |
| agonistes des récepteurs 5-HT1. Ces accidents sont extrêmement rares et se sont produits | |
| principalement chez des patients qui présentaient des facteurs de risque coronarien. Parmi | |
| les accidents rapportés, mentionnons l’angiospasme coronarien, l’ischémie passagère du | |
| myocarde, l’infarctus du myocarde, la tachycardie ventriculaire et la fibrillation | |
| ventriculaire (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS). | |
| Effets indésirables propres aux agonistes des récepteurs 5-HT1 | |
Comme d'autres agonistes des récepteurs 5-HT1, RELPAX a été associé à des sensations de lourdeur, de pression, d'oppression ou de douleur pouvant être intenses. Ces effets sont susceptibles de se produire dans n'importe quelle partie du corps, dont la poitrine, la gorge, le cou, la mâchoire et les membres supérieurs.
| Élévation de la tension artérielle | |
| De rares cas d’élévation notable de la tension artérielle, pouvant aller jusqu’à la crise | |
| hypertensive, sont survenus chez des patients qui prenaient d’autres agonistes des récepteurs 5-HT1 | |
| et qui avaient ou non des antécédents d’hypertension. RELPAX est contre-indiqué en présence | |
| d’hypertension artérielle non maîtrisée (voir CONTRE-INDICATIONS). | |
| Effets indésirables du médicament observés au cours des essais cliniques | |
| Dans le cadre du programme d’essais cliniques, 7483 sujets ont reçu les comprimés RELPAX | |
| (bromhydrate d’élétriptan) et 1595 autres ont reçu un placebo. | |
| Au cours des essais cliniques de phases II et III portant sur le traitement de la migraine, les données | |
| d’innocuité ont été recueillies auprès de 6954 sujets qui avaient reçu de l’élétriptan et de 1376 sujets | |
| qui avaient reçu un placebo. Pendant le programme d’étude de pharmacologie clinique, | |
| 529 sujets ont reçu l’élétriptan et 219, un placebo. | |
| Parmi les 5984 participants aux essais comparatifs avec placebo de courte durée qui ont reçu 20, 40 | |
| ou 80 mg de RELPAX pour le traitement d’une seule crise migraineuse, les effets indésirables les | |
| plus fréquents, liés à la dose ont été l’asthénie (7,2 %), les nausées (7,8 %), les étourdissements | |
| (5,7 %) et la somnolence (5,2 %). | |
| Les effets indésirables survenus le plus souvent dans un sous-groupe de 7131 patients migraineux | |
| qui recevaient 20, 40 ou 80 mg d’élétriptan ou un placebo dans le cadre d’essais cliniques | |
| comparatifs menés partout dans le monde sont énumérés au tableau 1. Les effets indésirables | |
| survenus plus souvent dans le groupe traité par RELPAX que dans le groupe témoin et à une | |
| fréquence > 1 % figurent dans ce tableau. Ces données illustrent les résultats obtenus dans les | |
| conditions de surveillance étroite qui prévalaient lors des essais cliniques, chez des sujets triés sur le | ||||||
| volet. Ces fréquences estimatives peuvent différer de celles qu'on observe dans la pratique ou lors | ||||||
| d’autres essais cliniques, car les conditions d’emploi, les habitudes en matière de signalement des | ||||||
| effets indésirables et le type de patients traités peuvent être différents. | ||||||
| Les comprimés RELPAX sont généralement bien tolérés. La plupart des effets indésirables ont été | ||||||
| légers et passagers à toutes les doses mises à l’essai. Pendant les essais cliniques, la fréquence des | ||||||
| effets indésirables n’a pas augmenté même quand le patient prenait jusqu’à 2 doses de RELPAX | ||||||
| dans un délai de 24 heures. Pendant les essais cliniques comparatifs, la fréquence de ces effets | ||||||
| n’a pas varié en fonction du sexe, de l’âge ou de la race des patients. L’administration | ||||||
| concomitante d’autres médicaments fréquemment employés dans le traitement de fond de la | ||||||
| migraine (p. ex., bêtabloquants, bloqueurs des canaux calciques, antidépresseurs tricycliques), | ||||||
| l'estrogénothérapie substitutive et la contraception orale n’ont pas influé non plus sur la fréquence | ||||||
| des effets indésirables. | ||||||
| Tableau 1. Effets indésirables survenus durant le traitement avec les 3 doses | ||||||
| initiales de RELPAX et le placebo, chez au moins 1 % des sujets | ||||||
| migraineux ayant participé aux essais cliniques comparatifs | ||||||
| Placebo | 20 mg | 40 mg | 80 mg | |||
| Nombre de patients | 1559 | 536 | 2951 | 2085 | ||
| Symptômes éventuellement d’origine cardiaque | ||||||
| Sensations au thorax* | 1,1 | 0,4 | 2,2 | 4,4 | ||
| Sensations au cou, à la gorge, à la mâchoire* | 0,2 | 0,2 | 1,4 | 2,2 | ||
| Palpitations cardiaques | 0,9 | 0,7 | 1,3 | 1,8 | ||
| Sensations dans les membres supérieurs* | 0,1 | 0,2 | 0,6 | 1,1 | ||
| Effets sur le système nerveux | ||||||
| Étourdissements | 2,8 | 2,4 | 5,1 | 7,2 | ||
| Somnolence | 2,8 | 1,9 | 4,9 | 5,9 | ||
| Sensations à la tête et à la face* | 0,7 | 1,5 | 1,2 | 1,8 | ||
| Céphalées | 2,4 | 2,8 | 2,8 | 3,5 | ||
| Hypertonie | 0,2 | 0,9 | 0,6 | 1,8 | ||
| Vertiges | 0,5 | 0,2 | 0,4 | 1,8 | ||
| Effets sur l’appareil digestif | ||||||
| Douleurs et malaise abdominaux | 0,7 | 0,9 | 1,7 | 2,2 | ||
| Diarrhée | 0,9 | 1,1 | 1,1 | 1,4 | ||
| Douleurs et malaise digestifs | 0,8 | 1,9 | 1,6 | 2,3 | ||
| Hyposalivation | 1,5 | 2,1 | 3,0 | 3,7 | ||
| Nausées | 7,8 | 3,9 | 6,9 | 10,4 | ||
| Vomissements | 5,7 | 0,6 | 3,0 | 4,0 | ||
| Effets sur l’appareil locomoteur | ||||||
| Atrophie, faiblesse et fatigue musculaires | 0,5 | 0,2 | 0,8 | 3,0 | ||
| Douleurs musculaires | 0,4 | 1,1 | 1,5 | 2,9 | ||
| Effets sur les oreilles, le nez et la gorge | ||||||
| Signes et symptômes nasaux | 0,6 | 0,9 | 1,0 | 1,5 | ||
| Symptômes à la gorge et aux amygdales | 0,4 | 1,3 | 1,4 | 2,4 | ||
| Effets sur l’appareil respiratoire | ||||||
| Infection virale | 0,8 | 0,6 | 1,1 | 1,3 | ||
| Autres effets non localisés | |||||||
| Frissons | 1,3 | 0,2 | 0,8 | 1,2 | |||
| Malaise ou fatigue | 1,9 | 2,6 | 4,5 | 9,4 | |||
| Sensations | 2,1 | 2,6 | 3,6 | 5,6 | |||
| Transpiration | 0,6 | 0,4 | 1,1 | 1,6 | |||
| * Le terme « sensations » regroupe tous les descriptifs suivants : douleur, malaise, sensations de pression, de lourdeur, de | |||||||
| constriction, d’oppression, de chaleur, de brûlure, paresthésie, engourdissements, picotements et sensations étranges. | |||||||
| Autres effets indésirables liés à l’administration des comprimés RELPAX | |||||||
| La fréquence des effets indésirables moins souvent rapportés pendant les essais cliniques est | |||||||
| énumérée ci-dessous par structure organique et ordre décroissant. Comme les déclarations font état | |||||||
| d’effets survenus pendant les essais sans insu, le rôle causal du traitement ne peut être établi de | |||||||
| façon catégorique. De plus, les évaluations quantitatives des fréquences sont de valeur limitée, en | |||||||
| raison notamment de la variabilité des déclarations d’effets indésirables et de la terminologie | |||||||
| servant à décrire ces effets. Le calcul des fréquences est égal au nombre de patients qui déclarent un | |||||||
| effet divisé par le nombre total de participants (n = 4719) exposés à RELPAX. Tous les effets | |||||||
| déclarés sont inclus, sauf ceux qui figurent déjà au tableau 1, ceux qui sont trop généraux pour avoir | |||||||
| une valeur informative et ceux qu’on ne peut lier à l’emploi du médicament de façon certaine. Les | |||||||
| effets indésirables fréquents sont ceux qui ont touché au moins 1 patient sur 100, les effets moins | |||||||
| fréquents ont touché 1 patient par tranche de 100 à 1000, et les effets rares sont survenus chez | |||||||
| moins de 1 patient sur 1000. | |||||||
| Effets généraux : Fréquents : dorsalgie, douleur et frissons. Moins fréquents : malaise et œdème | |||||||
| de la face. Rares : abcès, anomalie des épreuves de laboratoire, blessure accidentelle, choc, | |||||||
| fièvre, gonflement abdominal, haleine fétide, hernie, hypothermie, moniliase, polyarthrite | |||||||
| rhumatoïde, réaction allergique et syndrome grippal. | |||||||
| Système cardiovasculaire : Fréquents : palpitations. Moins fréquents : hypertension, migraine, | |||||||
| tachycardie et trouble vasculaire périphérique. Rares : angine de poitrine, angiospasme, | |||||||
| arythmie ventriculaire, arythmies, bloc auriculoventriculaire, bradycardie, fibrillation | |||||||
| auriculaire, hypotension, syncope, thrombophlébite et trouble vasculaire cérébral. | |||||||
| Appareil digestif : Moins fréquents : anomalies des épreuves de la fonction hépatique, anorexie, | |||||||
| augmentation de la salivation, constipation, diarrhée, éructation, flatulence, gastrite, glossite, | |||||||
| œsophagite et trouble digestif. Rares : augmentation de l’appétit, gingivite, hématémèse, œdème | |||||||
| lingual, stomatite, trouble dentaire, trouble lingual et trouble rectal. | |||||||
| Système endocrinien : Rares : adénome thyroïdien, goitre et thyroïdite. | |||||||
| Systèmes hématopoïétique et lymphatique : Rares : adénopathie, anémie, cyanose, leucopénie, | |||||||
| monocytose et purpura. | |||||||
| Effets métaboliques : Moins fréquents : élévation du taux de créatine-kinase, œdème, œdème | |||||||
| périphérique et soif. Rares : élévation de la bilirubinémie, élévation du taux des phosphatases | |||||||
| alcalines, gain pondéral, hyperglycémie et perte pondérale. | |||||||
| Appareil locomoteur : Moins fréquents : arthralgie, arthrite, arthrose, douleur osseuse, myalgie, | |
| et myasthénie. Rares : myopathie, néoplasie osseuse, ténosynovite et trouble articulaire. | |
| Système nerveux : Fréquents : hypertonie, hypoesthésie et vertiges. Moins fréquents : | |
| agitation, angoisse, anomalie de la pensée, apathie, ataxie, confusion, dépersonnalisation, | |
| dépression, euphorie, hyperesthésie, hyperkinésie, incoordination, insomnie, labilité | |
| émotionnelle, nervosité, rêves anormaux, stupeur, tremblements et trouble de l’élocution. Rares : | |
| amnésie, anomalie de la démarche, aphasie, crise oculogyre, démence, dépression psychotique, | |
| diplopie, dystonie, hallucinations, hémiplégie, hyperalgie, hypokinésie, hystérie, neuropathie, | |
| névrose, paralysie, réaction catatonique, réaction maniaque, soubresauts musculaires et troubles du | |
| sommeil. | |
| Appareil respiratoire : Fréquent : pharyngite. Moins fréquents : altération de la voix, asthme, | |
| bâillements, dyspnée, infection des voies respiratoires, rhinite et trouble respiratoire. Rares : | |
| accroissement des expectorations, bronchite, épistaxis, hoquet, hyperventilation, intensification | |
| de la toux, laryngite, sensation d’étouffement et sinusite. | |
| Peau et annexes cutanées : Fréquent : transpiration. Moins fréquents : éruption, prurit et | |
| troubles cutanés. Rares : alopécie, décoloration cutanée, dermatite exfoliative, eczéma, éruption | |
| maculopapuleuse, hypertrophie cutanée, psoriasis, sécheresse cutanée et urticaire. | |
| Organes des sens : Moins fréquents : acouphène, altération du goût, conjonctivite, douleur | |
| oculaire, otalgie, photophobie, trouble lacrymatoire et vision anormale. Rares : anomalie de | |
| l’accommodation, hémorragie oculaire, otite moyenne, parosmie, ptosis, sécheresse oculaire et | |
| trouble auriculaire. | |
| Appareil génito-urinaire : Moins fréquents : impuissance, mictions anormalement fréquentes, | |
| polyurie et trouble des voies urinaires. Rares : douleur mammaire, douleur rénale, leucorrhée, | |
| ménorragie, trouble menstruel et vaginite. |
Effets indésirables du médicament signalés après sa commercialisation
| Les effets indésirables suivants ont été rapportés dans le cadre du programme de pharmacovigilance | |
| post-commercialisation : | |
| Appareil digestif : Colite ischémique. | |
| Système nerveux : Syncope. | |
| Système immunitaire : Réactions allergiques, parfois graves, y compris œdème | |
| angioneurotique. | |
| Peau et tissus sous-cutanés : Prurit, éruption cutanée, urticaire. | |
| Système cardiovasculaire : Ischémie ou infarctus du myocarde, angiospasme | |
| coronarien (voir MISES EN GARDE ET PRÉCAUTIONS, Système | |
| cardiovasculaire). | |
INTERACTIONS MÉDICAMENTEUSES
| Effets d’autres médicaments sur l’élétriptan | |
| Inhibiteurs de l’isoenzyme 3A4 : Les résultats d’études in vitro ont indiqué que l’élétriptan est | |
| métabolisé par l’intermédiaire de l’isoenzyme 3A4. Lors d’un essai clinique, on a constaté que la | |
| Cmax et l’ASC de l’élétriptan étaient multipliées par environ 3 et 6 respectivement quand cet agent était | |
| administré avec du kétoconazole, et que la demi-vie de l’élétriptan s’allongeait, passant de 5 à | |
| 8 heures et le Tmax, de 2,8 à 5,4 heures. Lors d'une autre étude clinique, on a constaté que | |
| l’administration concomitante d’érythromycine et d’élétriptan entraînait une multiplication par 2, | |
| environ, de la Cmax et par environ 4 de l’ASC de l’élétriptan. On a également constaté que | |
| l’administration concomitante de vérapamil et d’élétriptan entraînait une augmentation de la Cmax | |
| et de l’ASC de l’élétriptan par des facteurs d’environ 2 et 3 respectivement, tandis que | |
| l’administration concomitante de fluconazole et d’élétriptan entraînait une augmentation de la Cmax | |
| et de l’ASC de l’élétriptan par des facteurs d’environ 1,4 et 2 respectivement. | |
| RELPAX est contre-indiqué au moins 72 heures avant ou après l’emploi de l’un des inhibiteurs | |
| puissants de l’isoenzyme 3A4 suivants : kétoconazole, itraconazole, néfazodone, | |
| troléandomycine, clarithromycine, ritonavir et nelfinavir. RELPAX est contre-indiqué dans les | |
| 72 heures précédant ou suivant la prise de médicaments dont le pouvoir inhibiteur sur | |
| l’isoenzyme 3A4 est reconnu et décrit dans les rubriques CONTRE-INDICATIONS ou MISES | |
| EN GARDE ET PRÉCAUTIONS de leur monographie respective (voir CONTRE- | |
| INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET MODE | |
| D’ADMINISTRATION). | |
| Kétoconazole : Lors d’un essai clinique, on a constaté que la Cmax et l’ASC de l’élétriptan étaient | |
| multipliées par environ 3 et 6 respectivement quand cet agent était administré avec du kétoconazole, et | |
| que la demi-vie de l’élétriptan s’allongeait, passant de 5 à 8 heures et le Tmax, de 2,8 à 5,4 heures | |
| (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). | |
| Érythromycine : Lors d'une étude clinique, on a constaté que l’administration concomitante | |
| d’érythromycine et d’élétriptan entraînait une multiplication par 2, environ, de la Cmax et par 4, | |
| environ, de l’ASC de l’élétriptan. Cette exposition accrue à l’élétriptan s'est accompagnée d'un | |
| allongement de la demi-vie de cet agent, qui est passée de 4,6 à 7,1 heures (voir MODE | |
| D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). | |
| Fluconazole : L’administration concomitante de fluconazole et d’élétriptan entraîne une | |
| augmentation de la Cmax et de l’ASC de l’élétriptan par des facteurs d’environ 1,4 et 2 | |
| respectivement. | |
| Vérapamil : On a également constaté que l’administration concomitante de vérapamil et | |
| d’élétriptan entraînait une augmentation de la Cmax et de l’ASC de l’élétriptan par des facteurs | |
| d’environ 2 et 3 respectivement. | |
| Dérivés de l’ergot de seigle : Des réactions angiospastiques prolongées ont été liées à l’emploi des | |
| dérivés de l’ergot de seigle. Comme ces effets peuvent être additifs, il est déconseillé de prendre | |
| des agents contenant de l’ergotamine ou une substance apparentée (comme la dihydroergotamine | |
| [DHE] ou le méthysergide) et RELPAX à moins de 24 heures d’intervalle (voir MODE | |
| D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique et CONTRE- | |
| INDICATIONS). | |
| Autres agonistes des récepteurs 5-HT1 : L’emploi concomitant d’un autre agoniste des | |
| récepteurs 5-HT1 dans les 24 heures précédant ou suivant la prise de RELPAX est déconseillé | |
| (voir CONTRE-INDICATIONS). |
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN)
Des cas de syndrome sérotoninergique pouvant être mortels ont été signalés au cours de l'usage concomitant d'un triptan et d'un inhibiteur sélectif du recaptage de la sérotonine (ISRS) ou d'un inhibiteur du recaptage de la sérotonine et de la noradrénaline (IRSN) (voir MISES EN GARDE ET PRÉCAUTIONS).
| Propranolol : La Cmax et l’ASC de l’élétriptan ont augmenté de 10 % et de 33 %, respectivement, | |
| après la prise de 80 mg de propranolol 2 fois par jour pendant 7 jours. Aucune élévation de la | |
| tension artérielle découlant d'une interaction entre les deux substances n’a été observée. Il n’est | |
| pas nécessaire de modifier la dose d’élétriptan chez le patient qui prend également du propranolol. | |
| Inhibiteurs de la MAO : L’élétriptan n’est pas un substrat de l’enzyme monoamine-oxydase | |
| (MAO). On ne s’attend donc pas à ce que RELPAX interagisse avec les inhibiteurs de la MAO. | |
| Effet de l’élétriptan sur d’autres médicaments | |
| L’effet de l’élétriptan sur d’autres enzymes que celles du cytochrome P450 n’a pas été étudié. Les | |
| résultats d’études in vitro sur microsome hépatique humain donnent à penser que l’élétriptan a peu | |
| de pouvoir inhibiteur sur les isoenzymes 1A2, 2C9, 2E1 et 3A4 quand il est présent en | |
| concentrations allant jusqu’à 100 µM. Si l’élétriptan fortement concentré exerce un effet sur | |
| l’isoenzyme 2D6 (CI50 d’environ 41 µM), cet effet ne devrait pas nuire à la biotransformation des | |
| autres médicaments quand l’élétriptan est pris aux doses recommandées. Aucune donnée tirée | |
| d’essais in vitro ou in vivo n’indique que l’emploi de l’élétriptan aux doses thérapeutiques cause | |
| l’induction des enzymes qui assurent la biotransformation des médicaments. La survenue | |
| d’interactions importantes sur le plan clinique entre l’élétriptan et les médicaments métabolisés par | |
| ces enzymes est donc peu probable. | |
| Interactions médicament-aliment | |
| L’ASC et la Cmax de l’élétriptan sont plus élevées, d’environ 20 à 30 %, lorsque le produit est | |
| administré par voie orale avec un repas riche en lipides plutôt qu’à jeun. | |
| Interactions médicament-herbe médicinale | |
| Les interactions entre l’élétriptan et les produits à base d’herbe médicinale n’ont pas été établies. | |
| Effets du médicament sur les résultats des épreuves de laboratoire | |
Les interactions entre l’élétriptan et les épreuves de laboratoire n’ont pas été établies.
POSOLOGIE ET MODE D’ADMINISTRATION
| Considérations posologiques | ||
| Les comprimés RELPAX (bromhydrate d’élétriptan) doivent être pris le plus tôt possible après le | ||
| début d’une crise migraineuse, mais sont également efficaces s’ils sont pris plus tard. Les | ||
| comprimés RELPAX ne doivent pas servir au traitement de fond (prophylactique) de la migraine. | ||
| Posologie recommandée et réglage posologique | ||
| Adultes (de 18 à 65 ans) | ||
| D’après les résultats d’essais cliniques comparatifs, des doses uniques de 20 ou de 40 mg sont | ||
| efficaces dans le traitement ponctuel des crises migraineuses chez l’adulte. Une plus grande | ||
| proportion de patients ont été soulagés après avoir pris une dose de 40 mg qu'après avoir pris une | ||
| dose de 20 mg. La réponse aux comprimés RELPAX peut varier d’une personne à l’autre. | ||
| La dose initiale de RELPAX peut être de 20 ou de 40 mg. Les patients qui n’ont pas obtenu de | ||
| résultats satisfaisants après avoir fait l'essai du médicament à la dose de 20 mg pourraient | ||
| bénéficier de meilleurs résultats avec la dose de 40 mg, lors de crises subséquentes. Le choix de | ||
| la dose devrait être établi au cas par cas, en tenant compte de l’état de santé du patient et en | ||
| soupesant les bienfaits et les risques associés à la dose de 40 mg. La plus faible dose efficace | ||
| devrait être employée. | ||
| Si, après une dose initiale de 20 mg, la céphalée s’atténue mais revient, une seconde dose de | ||
| 20 mg pourrait être bénéfique, et devrait être prise au moins 2 heures après la première. Si la | ||
| dose initiale était de 40 mg, la prise d’une seconde dose n’est pas recommandée. | ||
| D'après les résultats des essais cliniques, si le patient n’obtient pas de soulagement après une | ||
| première dose, la prise d'une seconde dose durant le même accès migraineux ne lui procurera pas | ||
| de bienfait additionnel. | ||
| La dose quotidienne maximale ne doit pas dépasser 40 mg. | ||
| L’innocuité du traitement de plus de 3 céphalées en moyenne en 30 jours n’a pas été établie. | ||
| Patients qui reçoivent des inhibiteurs puissants de l’isoenzyme 3A4 | ||
| Compte tenu du risque d’élévation notable de la concentration sanguine de RELPAX, | ||
| l’administration de comprimés RELPAX est contre-indiquée dans les 72 heures précédant ou | ||
| suivant l’emploi de l’un des inhibiteurs puissants de l’isoenzyme 3A4 suivants : kétoconazole, | ||
| itraconazole, clarithromycine, troléandomycine, ritonavir, nelfinavir et néfazodone. RELPAX est | ||
| également contre-indiqué dans les 72 heures précédant ou suivant la prise de tout autre | ||
| médicament dont le pouvoir inhibiteur sur l’isoenzyme 3A4 est reconnu et décrit dans les | ||
| rubriques CONTRE-INDICATIONS ou MISES EN GARDE ET PRÉCAUTIONS de leur | ||
| monographie respective (voir MISES EN GARDE ET PRÉCAUTIONS, INTERACTIONS | ||
| MÉDICAMENTEUSES et CONTRE-INDICATIONS). | ||
| Patients atteints d’insuffisance hépatique | ||
| Il n’est pas nécessaire de modifier la dose d’élétriptan en présence d’une atteinte hépatique | ||
| légère ou modérée. L’emploi de RELPAX n’ayant pas été étudié en présence d’une atteinte | ||
hépatique grave, il est contre-indiqué dans un tel cas (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et CONTRE-INDICATIONS).
Patients atteints d’insuffisance rénale
Chez certains patients atteints d’insuffisance rénale, on a observé une élévation de la tension artérielle. L’administration d’une dose quotidienne de plus de 20 mg exige donc la prudence. L’emploi de RELPAX est déconseillé en présence d’une insuffisance rénale grave (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et MISES EN GARDE ET PRÉCAUTIONS).
Administration
Les comprimés RELPAX doivent être avalés entiers avec de l’eau.
SURDOSAGE
| Symptômes : Aucun cas de surdosage notable n’a été rapporté pendant les essais cliniques. Des | |
| doses uniques de 120 mg ont été administrées à 21 participants aux essais de phase I et à | |
| 427 patients admis aux essais de phases II et III, sans que des effets indésirables notables ne | |
| surviennent. Compte tenu de l’activité pharmacologique des agonistes des récepteurs 5-HT1, le | |
| surdosage pourrait entraîner de l’hypertension artérielle ou d’autres symptômes cardiovasculaires | |
| plus graves. | |
| Traitement : En cas de surdosage, il convient d’adopter les mesures de soutien standard. Comme | |
| la demi-vie d’élimination de l’élétriptan est d’environ 4 heures (voir MODE D’ACTION ET | |
| PHARMACOLOGIE CLINIQUE), la surveillance du patient après un surdosage d’élétriptan doit | |
| se poursuivre pendant au moins 20 heures, voire davantage en présence de signes ou de symptômes | |
| persistants. | |
| Il n’existe pas d’antidote spécifique de l’élétriptan. En cas d’intoxication grave, il est recommandé | |
| de prodiguer des soins intensifs, notamment d’assurer le dégagement des voies aériennes, une | |
| oxygénation et une ventilation adéquates ainsi que la surveillance et le soutien de la fonction | |
| cardiovasculaire. | |
| On ne connaît pas les effets de l’hémodialyse ou de la dialyse péritonéale sur la concentration | |
| sérique d’élétriptan. |
En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
| L’élétriptan se lie avec une forte affinité aux récepteurs 5-HT1B, 5-HT1D et 5-HT1F, est doté d’une | |
| affinité modérée pour les récepteurs 5-HT1A, 5-HT1E, 5-HT2B et 5-HT7, et n’a que peu sinon pas | |
| d’affinité pour les récepteurs 5-HT2A, 5-HT2C, 5-HT3, 5-HT4, 5-HT5A et 5-HT6. |
| L’élétriptan n’a pas d’affinité notable pour les récepteurs adrénergiques alpha1, alpha2 ou bêta, les | |
| récepteurs dopaminergiques D1 ou D2, les récepteurs muscariniques ou opioïdes, pas plus qu’il | |
| n’exerce d’activité pharmacologique sur ces récepteurs. | |
| Afin d’expliquer l’efficacité antimigraineuse des agonistes des récepteurs 5-HT, on a avancé deux | |
| hypothèses. Selon la première, l’activation des récepteurs 5-HT1 situés dans les vaisseaux sanguins | |
| intracrâniens, y compris ceux des anastomoses artérioveineuses, se traduirait par une | |
| vasoconstriction qui entraînerait le soulagement de la migraine. Selon l’autre hypothèse, | |
| l’activation des récepteurs 5-HT1 situés sur les terminaisons des projections sensitives du trijumeau | |
| aurait pour effet d’inhiber la libération de neuropeptides pro-inflammatoires. | |
| Chez le chien anesthésié, l’élétriptan a entraîné une diminution du débit carotidien, mais n'a | |
| produit qu’une faible augmentation de la tension artérielle à fortes doses. Malgré que l’effet | |
| de l’élétriptan sur le débit sanguin s’exerce sélectivement sur le lit vasculaire carotidien, une | |
| diminution du diamètre des artères coronaires a été observée. L’élétriptan s’est également révélé | |
| inhiber l’activité du trijumeau chez le rat. | |
| Pharmacocinétique | |
| Absorption : Pris par voie orale, l’élétriptan est rapidement et largement absorbé, la concentration | |
| plasmatique maximale (Cmax) étant atteinte environ 1,5 heure après l’administration, chez le sujet | |
| sain. En présence d’une migraine modérée à intense, le Tmax médian est de 2,0 heures. La | |
| biodisponibilité absolue de l’élétriptan s’établit en moyenne à environ 50 %. Les valeurs des | |
| paramètres pharmacocinétiques de l’élétriptan pris par voie orale sont un peu plus que | |
| proportionnelles à la dose dans l’éventail des doses thérapeutiques. L’ASC et la Cmax de | |
| l’élétriptan sont plus élevées, d’environ 20 à 30 %, lorsque le produit est administré par voie orale | |
| avec un repas riche en lipides que lorsqu'il est administré à jeun. | |
| Distribution : Le volume de distribution consécutif à l’administration du produit par voie | |
| intraveineuse (i.v.) est de 138 L. L’élétriptan se lie aux protéines plasmatiques dans une proportion | |
| modérée d’environ 85 %. | |
| Biotransformation : Le métabolite N-déméthylé de l’élétriptan est le seul métabolite actif connu. | |
| Son effet vasoconstricteur se compare à celui de l’élétriptan dans les modèles animaux. Bien que le | |
| métabolite N-déméthylé ait une demi-vie évaluée à environ 13 heures, sa concentration | |
| plasmatique correspond à 10 à 20 % de celle de l’élétriptan, et il est peu probable qu’elle contribue | |
| considérablement à l’effet global du composé parent. D’après les résultats d’études in vitro, | |
| l’élétriptan est principalement métabolisé par l’intermédiaire de l’isoenzyme 3A4 du | |
| cytochrome P450 (voir CONTRE-INDICATIONS, MISES EN GARDE ET | |
| PRÉCAUTIONS et INTERACTIONS MÉDICAMENTEUSES). | |
| Excrétion : La demi-vie d’élimination de l’élétriptan est d’environ 4 heures. La clairance rénale | |
| moyenne (CLR) consécutive à la prise orale s’établit à environ 3,9 L/h. Les autres voies | |
| d’élimination assurent environ 90 % de la clairance totale du produit. Les paramètres | |
| pharmacocinétiques de l’élétriptan pris à jeun sont résumés au tableau 2. | |
| Tableau 2. Pharmacocinétique d’une dose unique d’élétriptan (n = 18 patients, 9 hommes et | |||||
| 9 femmes) | |||||
| Paramètre pharmacocinétique | Moyennesa | ||||
| 20 mg | 40 mg | 80 mg | |||
| Cmax (ng/mL) | 37 | 82 | 188 | ||
| ASC (ng•h/mL) | 240 | 573 | 1218 | ||
| ASCt (ng•h/mL) | 235 | 563 | 1198 | ||
| Tmax (h) | 1,5 | 1,8 | 2,1 | ||
| Ke (h-1) | 0,194 | 0,181 | 0,183 | ||
| t1/2 (h) | 3,6 | 3,8 | 3,8 | ||
| a Moyennes géométriques pour l’ASC, l’ASCt et la Cmax; moyennes arithmétiques pour le Tmax et la Ke, et moyenne harmonique pour la t1/2 | |||||
| Populations particulières et états pathologiques | |||||
| Enfants : Le volume de distribution consécutif à la prise orale étant plus faible chez les enfants | |||||
| de moins de 12 ans, la concentration plasmatique est plus élevée chez ces derniers que chez l’adulte | |||||
| qui aurait reçu la même dose. L’emploi de RELPAX est déconseillé chez le patient de moins de | |||||
| 18 ans (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières). | |||||
Personnes âgées : On n’a administré RELPAX qu’à 50 patients âgés de plus de 65 ans. D’après l’analyse démographique des paramètres pharmacocinétiques, l’élétriptan a une demi-vie plus longue (passant d’environ 4,4 à 5,7 heures – différence statistiquement significative), chez la personne âgée que chez l’adulte plus jeune (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
| La prise d’élétriptan s’est traduite par une élévation plus importante de la tension artérielle chez le | |
| sujet âgé que chez le patient plus jeune. | |
| Sexe : La pharmacocinétique de l’élétriptan ne varie pas selon le sexe du patient. | |
| Race : Une comparaison des résultats des études pharmacocinétiques menées dans des pays | |
| occidentaux et au Japon a indiqué que l’exposition à l’élétriptan était plus faible d’environ 35 % | |
| chez les volontaires japonais de sexe masculin que chez les hommes des pays occidentaux. | |
| D’après l’analyse des données de pharmacocinétique tirées de 2 études cliniques, rien | |
| n’indique que l’élétriptan ait une pharmacocinétique différente chez les sujets de race | |
| blanche et les sujets d’autres races. | |
| Cycle menstruel : Lors d’une étude portant sur 16 femmes en bonne santé, la | |
| pharmacocinétique de l’élétriptan est demeurée constante à toutes les phases du cycle menstruel. |
| Insuffisance hépatique : Les effets d’une atteinte hépatique grave sur la biotransformation de | |
| l’élétriptan n’ont pas été évalués. En présence d’insuffisance hépatique légère ou modérée, on a | |
| observé une élévation de l’ASC (34 %), de la Cmax (18 %) et un allongement de la demi-vie de | |
| l’élétriptan (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS et | |
| POSOLOGIE ET MODE D’ADMINISTRATION, pour obtenir des renseignements sur | |
| l’insuffisance hépatique grave). | |
| Insuffisance rénale : Dans une étude de pharmacologie clinique, une dose unique de | |
| 80 mg d’élétriptan a été administrée par voie orale à des sujets sains (n = 6) et à des sujets | |
| atteints d’insuffisance rénale grave (n = 5), modérée (n = 5) ou légère (n = 6). L’élimination | |
| de l’élétriptan n’a pas varié de façon significative chez les sujets atteints d’insuffisance rénale | |
| légère, modérée ou grave. Toutefois, on a noté des élévations de la tension artérielle chez ces | |
| personnes. Dans ce groupe, l’élévation maximale de la tension artérielle systolique variait de 14 | |
| à 17 mmHg par rapport au début de l’étude, et l’élévation maximale de la tension artérielle | |
| diastolique variait de 14 à 21 mmHg. Les élévations étaient plus marquées que celles qui ont été | |
| observées chez les sujets sains (3 ou 4 mmHg) (voir MISES EN GARDE ET PRÉCAUTIONS | |
| et POSOLOGIE ET MODE D’ADMINISTRATION). |
STABILITÉ ET CONSERVATION
Garder à la température ambiante, entre 15 et 30 ºC, à l'abri de l’humidité.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Chaque comprimé RELPAX pour administration orale contient 24,2 ou 48,5 mg de bromhydrate d’élétriptan équivalant respectivement à une dose de 20 ou 40 mg d’élétriptan. Chaque comprimé contient également les ingrédients inactifs suivants : cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hypromellose, lactose monohydraté, laque d’aluminium jaune FD et C no 6, stéarate de magnésium et triacétine.
| Les comprimés RELPAX (élétriptan base dosé à 20 ou 40 mg sous forme de bromhydrate) sont | |
| pelliculés, de forme ronde et de couleur orange. Ils sont offerts en boîtes de 2 ou 6 comprimés sous | |
| plaquette alvéolée. |
| Teneur | Signe distinctif |
| 20 mg | REP20 imprimé sur un côté et PFIZER sur l’autre |
| 40 mg | REP40 imprimé sur un côté et PFIZER sur l’autre |
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : bromhydrate d’élétriptan
Nom chimique : monobromhydrate de 3-{[(R)-1-méthylpyrrolidin-2-yl]méthyl}-5-[2-(phénylsulfonyl)éthyl]indole
Formule moléculaire : C22H26N2O2S·HBr
Masse moléculaire : 463,43
Formule développée :
Propriétés physicochimiques : L’élétriptan est une poudre de couleur blanche à blanchâtre, légèrement soluble dans l’eau.
ESSAIS CLINIQUES
| On a évalué l’efficacité des comprimés RELPAX dans le traitement ponctuel de la migraine dans le | |
| cadre de 7 études comparatives avec placebo menées à double insu chez l'adulte (n = 5992). Les | |
| 7 études ont porté sur la dose de 40 mg, mais on a également évalué les doses de 80 mg | |
| (6 études) et de 20 mg (2 études). | |
| Les participants, tous adultes, aux 7 études ont reçu le traitement en consultation externe suivant | |
| une répartition aléatoire. Il s’agissait surtout de femmes (85 %), de race blanche (94 %), et l’âge | |
| moyen était de 40 ans (fourchette de 18 à 78 ans). Pendant toutes ces études, on a demandé aux | |
| patients de traiter les céphalées modérées à intenses. Le soulagement de la céphalée, défini | |
| comme le soulagement complet ou le passage d’une céphalée modérée ou intense à une céphalée | |
| légère, était évalué jusqu’à 2 heures après l’administration. Les critères de jugement secondaires | |
| incluaient la réponse complète (disparition de la douleur) et les symptômes associés (nausées, | |
| vomissements, photophobie ou phonophobie). | |
| La durée de la réponse a été évaluée jusqu’à 24 heures après l’administration. La prise d’une | |
| deuxième dose de RELPAX ou d’un autre médicament (médicament de secours) était permise | |
| de 2 à 24 heures après la première dose, en cas de céphalée persistante ou de récidive. La fréquence | |
| et l’heure d’administration de ces doses supplémentaires ont également été consignées. |
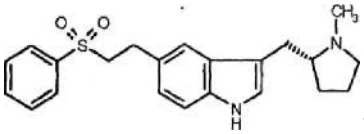 ·HBr
| Dans toutes les études, le taux de patients ayant obtenu un soulagement de leur céphalée 2 heures | |
| après l’administration était significativement plus élevé chez les sujets ayant reçu RELPAX, peu | |
| importe la dose, que chez les sujets ayant reçu le placebo. Le soulagement de la céphalée est | |
| survenu à peine 30 minutes après l’administration. Les taux de réponse obtenus lors de ces études, | |
| 2 heures après la prise du médicament, sont résumés au tableau 3. | |
| Tableau 3. Résultats de 7 études cliniques comparatives chez l’adulte : pourcentage de sujets | |
| adultes ayant obtenu un soulagement de la céphalée (soulagement complet ou | |
| céphalée légère) 2 heures après l’administration du produit |
| Placebo | RELPAX, 20 mg | RELPAX, 40 mg | RELPAX, 80 mg | |
| 160-314 | 23,8 % | 54,3 %* | 65,0 %* | 77,1 %* |
| (n = 126) | (n = 129) | (n = 117) | (n = 118) | |
| 160-305 | 19,0 % | S.O. | 61,6 %* | 64,6 %* |
| (n = 232) | (n = 430) | (n = 446) | ||
| 160-102 | 21,7 % | 47,3 %* | 61,9 %* | 58,6 %* |
| (n = 276) | (n = 273) | (n = 281) | (n = 290) | |
| 160-104 | 39,5 % | S.O. | 62,3 %* | 70,0 %* |
| (n = 86) | (n = 175) | (n = 170) | ||
| 160-307 | 20,6 % | S.O. | 53,9 %* | 67,9 %* |
| (n = 102) | (n = 206) | (n = 209) | ||
| 160-318 | 31,3 % | S.O. | 63,9 %* | 66,9 %* |
| (n = 80) | (n = 169) | (n = 160) | ||
| 160-103 | 29,5 % | S.O. | 57,5 %* | S.O. |
| (n = 122) | (n = 492) | |||
| * Valeur p < 0,05 vs placebo; S.O. : sans objet | ||||
| La comparaison des résultats d’essais cliniques distincts n’est jamais fiable. Comme les essais | |
| sont menés par des chercheurs différents, à divers moments et dans des conditions différentes | |
| (dose, schéma posologique, etc.), qu’ils portent sur des groupes de patients différents et | |
| s’appuient sur des paramètres distincts ou des interprétations différentes des mêmes paramètres, | |
| on peut s’attendre à ce que l’évaluation quantitative de la réponse au traitement et du délai de | |
| réponse varie considérablement d’une étude à une autre. | |
| L’efficacité de RELPAX n'était pas influencée par les variables suivantes : la durée de l’accès | |
| migraineux, le sexe des patients, le moment du cycle menstruel, l'emploi concomitant de | |
| l’estrogénothérapie substitutive, de la contraception orale ou d’antimigraineux de fond | |
| (antimigraineux prophylactiques) d'usage courant. | |
| La proportion de patients complètement soulagés 2 heures après l’administration du produit | |
| (douleur modérée ou intense au départ, absente après 2 heures) était significativement plus élevée | |
| après la prise de RELPAX à la dose de 20 ou de 40 mg qu’après celle du placebo. Chez les |
| patients dont la migraine s’accompagnait au départ de photophobie, de phonophobie et de nausées, | |
| on a observé une réduction plus importante de la fréquence de ces symptômes après l’administration | |
| de RELPAX qu'après l'administration du placebo. | |
| Les données tirées des études comparatives avec placebo (160-102, 160-104, 160-305, 160-307, | |
| 160-314, 160-318) révèlent qu'aux doses de 20, de 40 et de 80 mg de RELPAX, le pourcentage | |
| de patients qui n’ont pas eu de récidive de leur céphalée dans les 2 à 24 heures suivant | |
| l’administration s’établissait à 72, à 77 et à 79 %, respectivement. |
PHARMACOLOGIE DÉTAILLÉE
| Études in vitro | |
| Dans le cadre d’études de fixation d'un ligand radiomarqué, l’élétriptan s’est révélé avoir une forte | |
| affinité pour les récepteurs humains 5-HT1B (pKi de 8,00), 5-HT1D (pKi de 8,4) et 5-HT1F (pKi de | |
| 7,44). L’élétriptan a de 4 à 8 fois plus d’affinité pour le récepteur 5-HT1D humain que pour les autres | |
| et autant d’affinité pour le récepteur 5-HT1F. | |
| Pendant les études fonctionnelles, l’élétriptan s’est comporté comme un puissant agoniste partiel du | |
| récepteur 5-HT1D-like responsable de la constriction de segments isolés de veine et d’artère basilaire | |
| de chien. L’élétriptan est un puissant constricteur de l’artère basilaire (pCE50 de 7,16), pour | |
| laquelle il s’est révélé avoir 3 fois plus de sélectivité. L’antagoniste sélectif des récepteurs 5-HT1B et | |
| 5-HT1D, le GR125,743, s’est opposé à la réponse constrictive à l’élétriptan dans une mesure | |
| correspondante. L’élétriptan a causé la constriction de segments isolés d’artère cérébrale humaine | |
| (méningée moyenne) (pCE50 de 7,6), cependant il a eu un effet constricteur significativement moins | |
| important sur des segments isolés d’artère coronaire humaine (pCE50 de 5,60). | |
| Études sur des animaux | |
| Comme les effets décrits ci-dessus permettaient de le prévoir, l’élétriptan employé in vivo est un | |
| puissant agoniste des récepteurs 5-HT1D-like et 5-HT1B, qui agit sélectivement sur le lit vasculaire | |
| carotidien plutôt que les lits coronarien et fémoral. Après l’administration par voie i.v. de 1 à | |
| 1000 µg/kg d’élétriptan au chien anesthésié, on a ainsi observé une diminution liée à la dose du débit | |
| carotidien, et la DE50 s’est établie à 12 µg/kg (diminution maximale de 44 % à la dose de | |
| 1000 µg/kg). Dans cette préparation, l’emploi de doses d’élétriptan allant de 1 à 1000 µg/kg n’a eu | |
| aucun effet sur le débit coronarien (DE50 moyenne de 62,8 µg/kg), et la sélectivité de l’élétriptan | |
| pour l’artère carotide s’est révélée modérément plus forte que pour les vaisseaux coronaires. De | |
| même, les doses d’élétriptan qui causent une réduction significative du débit carotidien n’affectent | |
| pas le débit artériel fémoral. | |
| L’emploi de l’élétriptan aux doses étudiées n’a pas causé d’altération significative de la fréquence | |
| cardiaque, et seule l’administration par voie i.v. de la dose la plus forte de 1000 µg/kg a entraîné | |
| une hausse modeste (13,3 mmHg) de la tension artérielle. | |
| Effets sur les paramètres hémodynamiques | |
| Conformément à sa forte affinité pour les récepteurs 5-HT1D et 5-HT1F, l’élétriptan s’est révélé | |
| réduire l’inflammation neurogène de la dure-mère du rat anesthésié et pourrait par conséquent | |
| prévenir un effet qui peut être la cause de la douleur et des symptômes ressentis par les sujets | |
| migraineux. Chez le rat, l’administration par voie i.v. de doses d’élétriptan allant de 100 à | |
| 300 µg/kg, mais pas celle de 30 µg/kg, cause une inhibition significative de l’extravasation des | |
| protéines plasmatiques provoquée dans la dure-mère par l’électrostimulation du ganglion de | |
| Gasser. De plus, l’élétriptan (100 µg/kg par voie i.v.) fait rétrocéder l’extravasation en cours des | |
| protéines plasmatiques dans la dure-mère. | |
| Chez des chiens anesthésiés et conscients, l’emploi de doses d’élétriptan entraînant une réduction | |
| efficace du débit carotidien est sans effet hémodynamique. Administré à des doses | |
| substantiellement plus élevées (p. ex., 1000 µg/kg en bolus i.v., 750 µg/kg par perfusion de 15 min | |
| et 1,5 mg/kg par voie orale), l’élétriptan cause l’élévation des tensions artérielles systolique et | |
| diastolique, de la fréquence cardiaque, du débit cardiaque et de la vitesse maximale de croissance | |
| de la pression intraventriculaire (dp/dt). Dans l’ensemble, l’élétriptan entraîne peu de variation, | |
| sinon aucune, de plusieurs des paramètres évalués par ECG, même si on a observé une petite | |
| modification de l’amplitude des ondes T chez certains animaux après l’administration par voie i.v., | |
| mais pas après la prise orale. L’effet contraire (baisse de la tension artérielle moyenne, de la | |
| fréquence cardiaque, de la pression ventriculaire gauche et de la contractilité myocardique) peut | |
| être observé chez le chat anesthésié après l’administration par voie i.v. de 1000 µg/kg d’élétriptan. | |
| Cet effet illustre fort probablement une variante de la réponse aux triptans propre à cette espèce. | |
| Chez le chien, la perfusion de nitroglycérine (3 µg/kg/min pendant 10 min) a fait rétrocéder la | |
| constriction de l’artère coronaire provoquée par la perfusion d’une forte dose d’élétriptan | |
| (20 µg/kg/min pendant 10 min). Il s’ensuit que la nitroglycérine semble être un antidote approprié | |
| en cas de constriction coronarienne liée de façon inattendue ou accidentelle à l’exposition à | |
| l’élétriptan. | |
| L’élétriptan est bien toléré par la souris (30 mg/kg par gavage et 10 mg/kg par voie i.v.) et le rat | |
| (30 mg/kg par gavage). De plus, dans le cadre d’une gamme d’études de pharmacologie | |
| générale, l’administration d’élétriptan à des doses atteignant inclusivement 10 mg/kg par voie | |
| orale et 1 mg/kg par voie i.v., et l’exposition in vitro à des concentrations de 10 µM n’a causé aucun | |
| effet sédatif, interaction avec l’alcool ou le pentobarbitone, ni altération de la fonction | |
| somatique. L’élétriptan n’a pas bloqué les récepteurs bêta-adrénergiques, cholinergiques ou | |
| sérotoninergiques, et n’a eu aucune activité inhibitrice sur les ganglions. | |
| Pris par voie orale, l’élétriptan est rapidement et largement absorbé par toutes les espèces. Le | |
| volume de distribution chez les rongeurs et le chien est plus grand que chez l'humain, | |
| probablement à cause d’une plus forte affinité pour les protéines plasmatiques humaines. Chez le | |
| rat, la distribution tissulaire du produit radiomarqué correspond à ce qu’on peut attendre d’une base | |
| modérément lipophile. Chez toutes les espèces animales étudiées, l’élimination de l’élétriptan | |
| s’effectue par les mêmes grandes voies du métabolisme oxydatif, et aucun métabolite propre à l’être | |
| l'humain n’a été identifié. Chez toutes les espèces, y compris l’humain, la majorité de la dose est | |
| excrétée dans un délai de 48 heures, principalement dans les fèces et les urines. Les types de | |
| métabolites plasmatiques sont semblables chez les animaux et l'humain, et l’élétriptan inchangé | |
| demeure un des principaux composants chez toutes les espèces. |
TOXICOLOGIE
| Toxicité aiguë | ||||||
| Administration d’une dose unique à la souris et au rat | ||||||
| Voie | Espèce et souche | Nbre d’animaux/sexe | Dose létale minimale | |||
| (mg/kg) | ||||||
| i.v. | Souris suisse CD-1 | 5/dose | de 12,5 à 20 | |||
| i.v. | Rat Sprague-Dawley CD | 5/dose, sauf dose de 12,5 mg/kg (2 M) | de 12,5 à 20 | |||
| orale | Souris CD-1 | de 2 à 5/dose | 100 et 100 | |||
| orale | Rat Sprague-Dawley | de 2 à 5/dose | 100 et 100 | |||
| Remarques | ||||||
| Pendant l’étude comportant l’administration du produit par voie i.v., l’emploi de 20 et 30 mg/kg | ||||||
| d’élétriptan a causé la mort de 1 souris sur 10 et 2 souris sur 4 respectivement, tandis que la dose | ||||||
| de 20 mg/kg s’est révélée mortelle chez les 2 rats traités. L’administration des autres doses n’a | ||||||
| entraîné aucun cas de mortalité, ni altération décelable à l’autopsie. | ||||||
| Pendant les études portant sur la prise orale du produit, la dose de 100 mg/kg d’élétriptan a été bien | ||||||
| tolérée par les souris et les rats, et aucun animal n’est mort. Celle de 1000 mg/kg s’est révélée | ||||||
| létale pour tous les animaux des 2 espèces. La mort est survenue dans les 7 minutes suivant | ||||||
| l’administration à la souris et entre 25 et 100 minutes après celle-ci chez le rat; elle était précédée | ||||||
| d’une grande diversité de signes cliniques graves, dont des convulsions, de la dyspnée et des | ||||||
| tremblements chez la souris, et de la dyspnée, de la prostration, de la salivation, de la mydriase et | ||||||
| des tremblements chez le rat. Une hémorragie gastrique touchant 3 des 4 rats qui avaient reçu la | ||||||
| dose de 1000 mg/kg et associée à un foyer nécrosé chez 1 de ces rats a constitué la seule | ||||||
| observation faite à l’autopsie. | ||||||
| Toxicité à long terme | ||||||
| Pendant les études, l’administration de doses multiples au rat et à la souris s’est traduite par des | ||||||
| signes cliniques concordant avec les signes observés pendant les études comportant l’emploi | ||||||
| d’une seule dose et par des cas isolés de mort tardive associés à l'administration de doses d’au | ||||||
| moins 200 mg/kg. Des effets indésirables modérés sont survenus après l’administration de | ||||||
| 100 mg/kg (réduction du gain pondéral). L’emploi de doses d’au moins 25 mg/kg a causé une | ||||||
| augmentation du poids du foie, associée à une hypertrophie centro-lobulaire aux doses les plus | ||||||
| élevées. Aux doses d’au moins 5 mg/kg, on a observé une hypertrophie des follicules thyroïdiens. | ||||||
| Aucun effet indésirable n’a été relevé chez les rats qui avaient reçu 50 mg/kg d’élétriptan pendant | ||||||
| 6 mois. L’exposition plasmatique à cette dose est au moins 6,3 fois plus élevée que celle qui est | ||||||
| atteinte après l’administration d’une seule dose maximale de 80 mg chez l'humain. | ||||||
| De nombreux médicaments, dont les agonistes des récepteurs 5-HT1 se lient de manière | |
| réversible aux tissus riches en mélanine de rats non albinos, y compris la rétine. Dans le cadre | |
| d’études autoradiographiques du corps entier, la détection de radioactivité résiduelle dans la rétine de | |
| rats 24 heures après l’administration par voie i.v. d’une seule dose d’élétriptan radiomarqué | |
| (3 mg/kg) a permis de mettre en évidence l’affinité de l’élétriptan et/ou de ses métabolites pour la | |
| mélanine. | |
| Chez le chien, l’administration d’élétriptan n’a pas causé de cas de mortalité. Dans cette espèce | |
| comme chez les rongeurs, l’élétriptan exerce des effets centraux dont témoignent des signes | |
| cliniques caractéristiques tels que l’incoordination des membres postérieurs, l’hyperventilation, | |
| l’hyperthermie et les jappements. Une opacité cornéenne passagère, diffuse ou en foyer, et | |
| unilatérale dans la plupart des cas a été observée au cours des premiers jours des études qui ont duré | |
| jusqu’à 1 mois, mais pas pendant les études de 6 et 12 mois menées par la suite. À la dose sans effet | |
| de 2,5 mg/kg, l'exposition correspondait approximativement à celle qu’entraîne, chez l'humain, la | |
| prise de la dose quotidienne maximale recommandée. Le traitement a occasionné une élévation liée | |
| à la dose de la tension artérielle systolique, qui est revenue à des valeurs quasi normales pendant les | |
| études de longue durée, et une augmentation de la fréquence cardiaque qui a duré pendant toute la | |
| période de traitement. | |
| L’analyse histologique a permis de diagnostiquer une fibrose myocardique minime ou bénigne | |
| chez 2 chiens qui recevaient la dose de 5 mg/kg depuis 1 mois et 1 chien qui recevait 7,5 mg | |
| depuis 2 semaines; aucun cas de fibrose n’a été observé dans les études de 6 et 12 mois. À l’analyse | |
| des tracés ECG, on a constaté que les ondes T négatives s’étaient inversées pour prendre une forme | |
| positive plus normale au cours de nombreuses études, dont celle de 6 mois, où les chiens témoins | |
| étaient également touchés par cette anomalie. Pendant l’étude de 12 mois, on a noté une | |
| augmentation de l’amplitude des ondes T. Durant cette étude et celle de 6 mois, on a réduit la dose | |
| de moitié au cours de la première semaine afin d’éviter les altérations cardiovasculaires observées | |
| pendant l’étude de 1 mois. Dans le cadre de l’étude de 6 mois, une ulcération gastrique est | |
| survenue chez 1 chien de chacun des groupes de 8 qui recevaient respectivement les doses de 2,5 | |
| et 5 mg/kg. Cet effet a été jugé attribuable à la libération locale d’élétriptan très concentré à partir | |
| de la capsule de poudre sèche. Aucune altération des muqueuses n’a été observée pendant l’étude | |
| de 12 mois subséquente qui comportait l’emploi du comprimé (pour usage clinique). | |
| Le palier de dose sans effet a été établi à 4 mg/kg, et entraîne une exposition environ 4,6 fois plus | |
| élevée que l’exposition liée à la prise de la dose unique maximale de 80 mg chez l'humain. |
Cancérogénicité : On a mené des études de cancérogénicité à vie d’une durée de 104 semaines chez des souris et des rats qui ont reçu de l’élétriptan dans leur ration alimentaire à des doses atteignant 400 mg/kg/jour. Chez le rat, l’administration d’une dose élevée de 75 mg/kg/jour a causé l’augmentation de la fréquence d’adénome des cellules de Leydig. On a évalué qu’à cette dose, l’exposition (ASC) au composé parent était environ 6 fois plus élevée que celle qu’entraîne chez l’humain la prise de la dose quotidienne maximale recommandée (DQMR) de 80 mg, et que l’exposition à la dose sans effet de 15 mg/kg/jour correspondait à 2 fois l’exposition atteinte chez l’humain après la prise de la DQMR. Chez la souris, l’administration d’une dose forte de 400 mg/kg/jour a causé l’augmentation de la fréquence d’adénome hépatocellulaire. On a évalué qu’à cette dose, l’exposition (ASC) au composé parent était environ 18 fois plus élevée que celle qu’entraîne la prise de la DQMR chez l’humain, et qu’à la dose sans effet de 90 mg/kg/jour, l’ASC correspondait à environ 7 fois l’exposition consécutive à la prise de la DQMR chez l’humain.
Mutagénicité : L’élétriptan s’est révélé dépourvu de pouvoir mutagène lors des essais in vitro menés sur des bactéries ou des cellules de mammifères, comme en témoignent les résultats négatifs du test de mutation inverse d’Ames et du test de mutation génique sur des cellules CHO/HGPRT. L’élétriptan n’a pas eu d’effet clastogène d’après deux tests du micronoyau de souris effectués in vivo. Toutefois, les résultats des tests in vitro sur des lymphocytes humains ont été équivoques, car la fréquence de polyploïdie a augmenté en l’absence de S9, mais pas en présence de cet activateur métabolique.
| Fonction sexuelle/reproduction | |
| Les effets sur le poids des fœtus et des nouveau-nés ont été observés après l’administration de | |
| doses de 6 à 12 fois plus élevées que la DQMR de 80 mg chez l’humain (exprimée en mg/m2). | |
| L’augmentation des anomalies morphologiques a suivi l’administration aux rates de doses 12 fois | |
| plus élevées que la DQMR chez l’humain, et aux lapines, de doses environ égales à la DQMR | |
| (doses exprimées mg/m2). | |
| Chez des rates gravides qui ont reçu l’élétriptan pendant l’organogenèse à raison de 10, 30 ou | |
| 100 mg/kg/jour, l’administration de 100 mg/kg/jour (environ 12 fois la DQMR chez l’humain, | |
| calculée en mg/m2) s’est traduite par une baisse du poids des fœtus et une augmentation de la | |
| fréquence des anomalies vertébrales et sternébrales. La dose de 100 mg/kg/jour était également | |
| toxique pour les mères, comme en a témoigné la baisse du gain pondéral de la mère pendant la | |
| gestation. La dose sans effet toxique sur le développement des ratons, administrée aux mères pendant | |
| l’organogenèse, a été de 30 mg/kg et correspond à environ 4 fois la DQMR chez l’humain, | |
| calculée en mg/m2. | |
| Chez des lapines néozélandaises blanches qui ont reçu l’élétriptan à raison de 5, 10 ou | |
| 50 mg/kg/jour pendant toute l’organogenèse, l’administration de 50 mg/kg (environ 12 fois la | |
| DQMR calculée en mg/m2) a entraîné une baisse du poids des fœtus. La fréquence de fusion | |
| sternébrale et de déviation de la veine cave a augmenté dans tous les groupes traités. Aucune | |
| manifestation de toxicité maternelle n’est survenue, peu importe la dose. La dose sans effet toxique | |
| sur le développement des lapereaux, administrée aux lapines pendant l’organogenèse, n’a pas été | |
| établie, et la dose de 5 mg/kg correspond environ à la DQMR calculée en mg/m2. | |
| Chez des rates qui ont reçu l’élétriptan à raison de 5, 15 ou 50 mg/kg/jour pendant la fin de la | |
| gestation et la lactation, l’administration de la dose de 50 mg/kg a entraîné une hausse de la | |
| mortalité intra-utérine et une baisse du poids des nouveau-nés. L’effet sur le poids des ratons a | |
| persisté jusqu’à l’âge adulte. L’exposition au composé parent (ASC) à cette dose était environ | |
| 4 fois plus élevée que celle qui est atteinte chez l’humain après la prise de la DQMR. Cette dose | |
| de 50 mg/kg/jour a été légèrement toxique pour les mères, comme en témoigne une baisse minime du | |
| gain pondéral maternel pendant la gestation. La dose sans effet toxique sur le développement des | |
ratons s’établissait à 15 mg/kg et se traduisait par une ASC relative au composé parent environ égale à l’ASC obtenue chez l’humain après la prise de la DQMR.
Altération de la fertilité : Pendant une étude de la fertilité et des premiers stades du développement embryonnaire menée sur des rats, on a administré des doses de 50, 100 et 200 mg/kg/jour, ce qui correspond, chez les mâles, à une exposition générale (fondée sur l’ASC) au composé parent respectivement égale à 4, 8 et 16 fois et, chez les femelles, à 7, 14 et 28 fois l’exposition liée à la DQMR chez l’humain. À la dose de 200 mg/kg/jour, on a observé une prolongation du cycle estral liée à l’allongement de l’estrus (d’après l’analyse des frottis vaginaux). On a également relevé une diminution statistiquement significative et liée à la dose du nombre moyen de corps jaunes par rate aux 3 doses, qui s’est traduite par une baisse du nombre moyen d’ovules implantés et de fœtus viables par rate. Cette observation incite à penser que l’élétriptan inhibe partiellement l’ovulation. L’élétriptan n’a eu aucun effet sur la fertilité des mâles et aucun autre effet sur la fertilité des femelles.
RÉFÉRENCES
1 Diener HC, Jansen JP, Reches A, et al. Efficacy, tolerability and safety of oral eletriptan and ergotamine plus caffeine [Cafergot®] in the acute treatment of migraine: A multicentre, randomised, double-blind, placebo-controlled comparison. Eur Neurol 2002;47:99-107.
2 Goadsby PJ, Ferrari MD, Olesen J, et al. Eletriptan in acute migraine: a double-blind, placebo-controlled comparison to sumatriptan. Neurology 2000;54:156-163.
3 Gupta P, Butler MD, Shepperson NB, et al. The in vivo pharmacological profile of eletriptan
(UK-116,004): A potent and novel 5-HT(1B/1D) receptor agonist. Eur J Pharmacol 2000;398(1):73-81.
4 Gupta P, Scatchard J, Napier C. Characterisation of the contractile activity of eletriptan at the canine vascular 5-HT1B receptor. Eur J Pharmacol 1999;367(2-3):283-290.
5 Jackson NC. Experience with eletriptan (RelpaxTM). Dans : Humphrey P, Ferrari M, Oleson
J, édit. The triptans: novel drugs for migraine (Frontiers in headache research series; v. 10). New York: Oxford University Press, 2001.
6 Johnson DE, Rollema H, Schmidt AW. Serotonergic effects and extracellular brain levels of eletriptan, zolmitriptan and sumatriptan in rat brain. Eur J Pharmacol 2001;425(3):203-210.
7 Maassen Van Den Brink AM, van den Broek RWM, De Vries R, et al. Craniovascular selectivity of eletriptan and sumatriptan in human isolated blood vessels. Neurology 2000;55(10):1524-1530.
8 Matthew N, Schoenen J, Winner P, et al. Comparative Efficacy of Eletriptan 40 mg versus
Sumatriptan 100 mg. Headache 2003;43 :214-222.
9 Milton KA, Scott NR, Allen MJ, et al. Pharmacokinetics, pharmacodynamics, and safety of the
5-HT1B/1D agonist eletriptan following intravenous and oral administration. J Clin Pharmacol 2002;42(5):528-539.
10 Morgan P, McCleverty P, McHarg A, et al. The relevance of hepatic intrinsic clearance and brain penetration on the doses used for 5-HT agonists (triptans) in the treatment of migraine. Dans : Humphrey P, Ferrari M, Oleson J, édit. The triptans: novel drugs for migraine (Frontiers in headache research series; v. 10). New York: Oxford University Press, 2001.
11 Napier C, Stewart M, Melrose H, et al. Characterisation of the 5-HT receptor binding profile of eletriptan and kinetics of [sup 3H]eletriptan binding at human 5-HT(1B) and 5-HT(1D) receptors. Eur J Pharmacol 1999;368(2-3):259-268.
12 Sandrini G, Färkkilä M, Burgess G, et al. Eletriptan vs sumatriptan. A double-blind, placebo-controlled, multiple migraine attack study. Neurology 2002;59:1210-1217.
13 Shah AK, Harris SC, Greenhalgh C, et al. The pharmacokinetics and safety of single escalating oral doses of eletriptan. J Clin Pharmacol 2002;42(5):520-527.
14 Shah AK, LaBoy-Goral L, Scott N, et al. Pharmacokinetics and safety of oral eletriptan during different phases of the menstrual cycle in healthy volunteers. J Clin Pharmacol 2001;41(12):1339-1344.
15 Sheftell F, Ryan R and Pitman V. Efficacy, safety and tolerability of oral eletriptan for treatment of acute migraine: a multicenter, double-blind, placebo-controlled study conducted in the U.S. Headache 2003;43:202-213.
16 Stark R, Dahlöf C, Haughie S, et al. Efficacy, safety and tolerability of oral eletriptan in the acute treatment of migraine: results of a phase III, multicentre, placebo-controlled study across three attacks. Cephalalgia 2002;22(1):23-32.