


Monographie de produit - Riva-Finasteride (Laboratoire Riva, 5 mg)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique / teneur | Tous les ingrédients non médicinaux |
| Orale | Comprimé enrobé par film à 5 mg. | AD&C bleu no2 sur substrat d’aluminium, amidon prégélifié, cellulose microcristalline, dioxyde de titanium, docusate sodique, glycolate d’amidon sodique, hydroxypropylcellulose, hypromellose, lactose monohydraté, oxyde de fer jaune, stéarate de magnésium et talc. |
INDICATIONS ET UTILISATION CLINIQUE
RIVA-FINASTERIDE (comprimés de finastéride, USP), un inhibiteur de la 5 α-réductase de type II, est indiqué en monothérapie pour le traitement et la maîtrise de l’hypertrophie bénigne de la prostate (HBP) et pour la prévention des événements urologiques en vue de :
- Réduire le risque de rétention urinaire aiguë;
- Réduire le risque d’avoir à subir une intervention chirurgicale, notamment une résection transurétrale de la prostate (RTUP) et une prostatectomie.
- Le finastéride entraîne une régression de l’hypertrophie de la prostate, une amélioration du débit urinaire et un soulagement des symptômes reliés à l’HBP.
- Le finastéride, administré en association avec la doxazosine, un alpha-bloquant, est indiqué pour réduire le risque d’évolution des symptômes de l’HBP (augmentation confirmée ≥ 4 points de l’indice des symptômes selon l’échelle de l’AUA [American Urological Association]).
Limites d’utilisation
- RIVA-FINASTERIDE n’est pas approuvé pour la prévention du cancer de la prostate.
Le traitement avec RIVA-FINASTERIDE, est approprié chez les hommes qui présentent une augmentation du volume de la prostate.
CONTRE-INDICATIONS
RIVA-FINASTERIDE n’est pas indiqué chez les femmes et les enfants.
RIVA-FINASTERIDE est contre-indiqué dans les cas suivants :
- Grossesse – Chez les femmes enceintes ou susceptibles de le devenir (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Contact avec le finastéride – Risque pour le fœtus de sexe masculin);
- Hypersensibilité à l’un des composants du médicament.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Les patients présentant un résidu vésical important ou une diminution marquée du débit urinaire, ou les deux à la fois, doivent faire l’objet d’une surveillance étroite afin de déceler toute uropathie obstructive.
RIVA-FINASTERIDE n’est pas indiqué chez les patients pour qui il est essentiel de recourir à une intervention chirurgicale immédiate.
Aucune étude n’a été effectuée pour déterminer si le finastéride peut être utilisé pour la maîtrise de l’hyperplasie de la prostate chez les patients asymptomatiques.
Les effets bénéfiques et les effets secondaires à long-terme (> 10 ans) du finastéride n’ont pas encore été établis.
Avant d’instaurer le traitement avec RIVA-FINASTERIDE, il faut effectuer une évaluation urologique complète du patient en vue de déterminer la gravité de la maladie et d’exclure la nécessité de recourir à une chirurgie immédiate ou en vue d’écarter la présence d’un carcinome de la prostate. Par la suite, des évaluations de suivi doivent être effectuées régulièrement afin de juger de la réponse clinique au traitement.
Les médecins doivent demander aux patients de les aviser de tout changement au niveau des seins tel que bosses, douleur ou écoulement mammaires. Des changements au niveau des seins, y compris hypertrophie mammaire, sensibilité mammaire et néoplasme, ont été rapportés (voir EFFETS INDÉSIRABLES).
Effets sur le taux d’APS et sur le dépistage du cancer de la prostate
Dans les études cliniques, le finastéride a entraîné une diminution d’environ 50 % du taux sérique d’APS après six mois de traitement. Cette réduction s’applique à toute la plage des taux d’APS chez les patients atteints d’HBP symptomatique, quoiqu’elle puisse varier d’un patient à l’autre.
Pour interpréter les valeurs sériées de l’APS chez les hommes prenant du finastéride, une nouvelle valeur initiale de l’APS doit être établie après au moins six mois de traitement et des dosages périodiques de l’APS doivent être effectués par la suite. Toute hausse confirmée de la valeur la plus basse d’APS pendant un traitement avec du finastéride peut être un signe de cancer de la prostate et doit être évaluée, et ce, même si elle se situe dans les limites normales des valeurs observées chez les hommes non traités avec un inhibiteur de la 5 α-réductase. La non-observance du traitement avec RIVA-FINASTERIDE peut aussi modifier les résultats du dosage de l’APS. Pour interpréter des valeurs isolées d’APS chez des patients recevant du finastéride depuis au moins six mois, il convient de doubler la valeur de l’APS avant de la comparer aux valeurs normales observées chez les hommes non traités. Ces ajustements permettent de préserver l’utilité de l’APS, comme outil de dépistage du cancer de la prostate chez les hommes traités avec du finastéride.
Le finastéride peut également réduire le taux sérique d’APS en présence d’un cancer de la prostate. Le rapport APS libre/APS total (pourcentage d’APS libre) demeure constant même sous l’influence du finastéride. Si les cliniciens choisissent d’utiliser le pourcentage d’APS libre pour aider au dépistage d’un cancer de la prostate chez les hommes traités avec le finastéride, il ne semble pas nécessaire d’ajuster cette valeur.
Risque accru de cancer de la prostate de haut grade
Dans l’étude PCPT (Prostate Cancer Prevention Trial) d’une durée de 7 ans, des hommes de 55 ans et plus présentant initialement une prostate normale au toucher rectal et un taux d’APS ≤ 3,0 ng/mL et recevant le finastéride à raison de 5 mg/jour ont présenté un risque plus élevé de cancer de la prostate de stade 8 – 10 sur l’échelle de Gleason (finastéride 1,8 % vs. placebo 1,1 %)(voir INDICATIONS ET USAGE CLINIQUE et EFFETS INDÉSIRABLES.) Des résultats semblables ont été observés dans une étude clinique contrôlée par placebo d’une durée de 4 ans portant sur un autre inhibiteur de la 5 α-réductase (dutastéride) (dutastéride 1 % vs. placebo 0,5 %). Les inhibiteurs de la 5 α-réductase pourraient augmenter le risque de cancer de la prostate de haut grade. Il n’a pas été possible d’établir si l’effet des inhibiteurs de la 5 α-réductase sur la réduction du volume de la prostate, ou sur les facteurs reliés aux études, avait un impact sur les résultats de ces études.
Avant d’instaurer le traitement avec RIVA-FINASTERIDE, une évaluation appropriée doit être réalisée en vue d’écarter toute autre affection urologique, notamment un cancer de la prostate pouvant s’apparenter à une HBP.
Populations particulières
Femmes enceintes ou qui allaitent
RIVA-FINASTERIDE est contre-indiqué chez les femmes enceintes ou susceptibles de le devenir (voir CONTRE-INDICATIONS). En raison de la propriété inhérente aux inhibiteurs de la 5 α-réductase de type II, tel le finastéride, d’inhiber la conversion de la testostérone en dihydrotestostérone, le finastéride peut provoquer des anomalies des organes génitaux externes chez le fœtus de sexe masculin s’il est administré pendant la grossesse. On ne sait pas si le finastéride est excrété dans le lait maternel humain. Chez la rate en gestation, le finastéride administré à faible dose a entraîné des anomalies des parties génitales externes chez des ratons mâles. Par conséquent, la femme enceinte doit être informée des risques potentiels pour le fœtus de sexe masculin, si le médicament est administré pendant la grossesse, ou si une grossesse survient pendant la prise du médicament ou une exposition à celui-ci (voir TOXICOLOGIE, Études sur l’embryogenèse).
Contact avec le finastéride – Risque pour le fœtus de sexe masculin
Les femmes ne doivent pas manipuler de comprimés RIVA-FINASTERIDE écrasés ou brisés lorsqu’elles sont enceintes ou susceptibles de le devenir, à cause de la possibilité d’absorption du finastéride et des risques subséquents pour le fœtus de sexe masculin (voir MISES EN GARDE ET PRÉCAUTIONS, Femmes enceintes ou qui allaitent). L’enrobage des comprimés RIVA-FINASTERIDE prévient le contact avec le principe actif au cours des manipulations dans les conditions normales, à condition que les comprimés ne soient pas brisés ou écrasés.
Enfants
RIVA-FINASTERIDE n’est pas indiqué chez les enfants. L’innocuité et l’efficacité de ce médicament n’ont pas été établies dans ce groupe d’âge.
Surveillance et essais de laboratoire
Effets sur le taux d’APS
Tout comme il existe une corrélation entre d’une part le taux d’APS et d’autre part l’âge du patient et le volume de la prostate, on note également une corrélation entre le volume de la prostate et l’âge du patient. Lors de l’interprétation des valeurs du taux d’APS, il faut se rappeler que ce taux diminue chez les patients traités avec RIVA-FINASTERIDE.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Le finastéride est bien toléré.
Effets indésirables du médicament rapportés dans les études cliniques
Dans l’étude PLESS, l’innocuité du finastéride à raison de 5 mg par jour (1 524 patients) a été comparée à celle d’un placebo (1 516 patients) sur une période de 4 ans. Le taux d’interruption du traitement avec finastéride en raison d’effets indésirables reliés au médicament a été de 4,9 % (74 patients), par rapport à 3,3 % (50 patients) avec le placebo. En outre, 3,7 % des patients (57) traités avec finastéride et 2,1 % des patients (32) ayant reçu un placebo ont cessé le traitement en raison d’effets indésirables d’ordre sexuel, qui ont été les effets indésirables les plus souvent rapportés.
Le tableau 1 présente les seuls effets cliniques indésirables, considérés par l’investigateur comme peut-être, probablement ou certainement reliés au médicament, qui sont survenus à une fréquence égale ou supérieure à 1 % avec finastéride et supérieure à celle observée avec le placebo, au cours des 4 ans de l’étude. De la 2e à la 4e année de l’étude, aucune différence significative n’a été notée entre les groupes quant à la fréquence des cas d’impuissance, de diminution de la libido et de troubles de l’éjaculation.
Tableau 1 : Effets indésirables reliés au médicament
| Traitement | 1ère année (%) | 2e, 3e et 4e années* (%) | |||||||
| Impuissance | Placebo | 3,7 | 5,1 | ||||||
| Finastéride | 8,1 | 5,1 | |||||||
| Diminution de la libido | Placebo | 3,4 | 2,6 | ||||||
| Finastéride | 6,4 | 2,6 | |||||||
| Réduction du volume de l’éjaculat | Placebo | 0,8 | 0,5 | ||||||
| Finastéride | 3,7 | 1,5 | |||||||
| Troubles de l’éjaculation | Placebo | 0,1 | 0,1 | ||||||
| Finastéride | 0,8 | 0,2 | |||||||
| Hypertrophie mammaire | Placebo | 0,1 | 1,1 | ||||||
| Finastéride | 0,5 | 1,8 | |||||||
| Sensibilité mammaire | Placebo | 0,1 | 0,3 | ||||||
| Finastéride | 0,4 | 0,7 | |||||||
| Éruptions cutanées | Placebo | 0,2 | 0,1 | ||||||
| Finastéride | 0,5 | 0,5 | |||||||
* Données regroupées des 2e, 3e et 4e année.
Le profil des effets indésirables observés dans les études de phase III contrôlées par placebo d’une durée de un an et dans la prolongation de 5 ans de ces études, incluant 853 patients traités durant 5 à 6 ans, a été semblable à celui obtenu au cours des 2e, 3e et 4e années de l’étude PLESS. Aucun effet indésirable additionnel n’a été mis en évidence lorsque le traitement avec finastéride a été prolongé. La fréquence de nouveaux effets indésirables d’ordre sexuel attribuables au médicament a diminué avec la durée du traitement.
Étude MTOPS (Medical Therapy of Prostatic Symptoms)
L’étude MTOPS visait à comparer le finastéride à la dose de 5 mg/jour (n = 768), la doxazosine à la dose de 4 ou 8 mg/jour (n = 756), le traitement associant le finastéride à la dose de 5 mg/jour et la doxazosine à la dose de 4 ou 8 mg/jour (n = 786), et le placebo (n = 737). Dans cette étude, le profil d’innocuité et de tolérance du traitement d’association a été généralement conforme à celui des médicaments individuels. La fréquence des troubles de l’éjaculation chez les patients ayant reçu le traitement d’association a été comparable à la somme des fréquences observées pour cet effet indésirable avec chacun des deux médicaments administrés en monothérapie. Les effets indésirables qui sont survenus à une fréquence plus élevée dans le groupe ayant reçu le traitement d’association que dans le groupe ayant reçu l’un ou l’autre médicament seul sont les suivants : asthénie, hypotension orthostatique, œdème périphérique, étourdissements, diminution de la libido, rhinite, éjaculation anormale, impuissance et troubles sexuels (voir le tableau 2).
Quatre patients de l’étude MTOPS ont rapporté un cancer du sein comme effet indésirable. Trois de ces patients prenaient le finastéride seul et le quatrième, le traitement d’association. Au cours de l’étude PLESS, contrôlée par placebo et menée auprès de 3 040 hommes pendant 4 ans, on a rapporté 2 cas de cancer du sein chez les hommes du groupe placebo, mais aucun chez les hommes traités avec le finastéride. On ignore actuellement s’il existe un lien entre l’utilisation à long-terme du finastéride et le cancer du sein chez l’homme.
Tableau 2 : Fréquence ≥ 2 % dans au moins un groupe de traitement
Effets indésirables attribuables au médicament rapportés dans l’étude MTOPS
Effets indésirables
Placebo (n = 737) (%) | Doxazosine 4 mg ou 8 mg* (n = 756) (%) | Finastéride (n = 768) (%) | Traitement d’association (n = 786) (%) | |
|---|---|---|---|---|
| Organisme entier | ||||
Asthénie Céphalées | 7,1 2,3 | 15,7 4,1 | 5,3 2,0 | 16,8 2,3 |
| Système cardiovasculaire | ||||
Hypotension Hypotension orthostatique | 0,7 8,0 | 3,4 16,7 | 1,2 9,1 | 1,5 17,8 |
| Fonction métabolique et nutritionnelle | ||||
| Œdème périphérique | 0,9 | 2,6 | 1,3 | 3,3 |
| Système nerveux | ||||
Étourdissements Diminution de la libido Somnolence | 8,1 5,7 1,5 | 17,7 7,0 3,7 | 7,4 10,0 1,7 | 23,2 11,6 3,1 |
| Appareil respiratoire | ||||
Dyspnée Rhinite | 0,7 0,5 | 2,1 1,3 | 0,7 1,0 | 1,9 2,4 |
| Appareil génito-urinaire | ||||
Éjaculation anormale Gynécomastie Impuissance Troubles sexuels | 2,3 0,7 12,2 0,9 | 4,5 1,1 14,4 2,0 | 7,2 2,2 18,5 2,5 | 14,1 1,5 22,6 3,1 |
* On a procédé à un ajustement hebdomadaire de la dose de doxazosine (de 1 mg à 2 mg, à 4 mg, à 8 mg). La dose finale tolérée (4 mg ou 8 mg) a été administrée à la fin de la 4e semaine. Seuls les patients pouvant tolérer une dose d’au moins 4 mg ont fait partie du groupe doxazosine. La majorité des patients ont reçu la dose de 8 mg pendant toute la durée de l’étude.
Autres données recueillies à long-terme
Cancer de la prostate de haut grade
L’étude PCPT, une étude de 7 ans contrôlée par placebo, à double insu et avec répartition aléatoire, a été menée auprès de 18 882 hommes d’au moins 55 ans présentant une prostate normale au toucher rectal et un taux d’APS ≤ 3,0 ng/mL, et ayant reçu quotidiennement (finastéride à 5 mg) ou un placebo. Les patients furent évalués chaque année au moyen d’un toucher rectal et d’un dosage de l’APS. Des biopsies furent effectuées en présence d’une élévation du taux d’APS, d’anomalies au toucher rectal ou à la fin de l’étude. Le taux de cancer de la prostate de stade 8-10 à l’échelle de Gleason était plus élevé chez les hommes traités avec le finastéride (1,8 %) qu’avec le placebo (1,1 %) (voir INDICATIONS ET USAGE CLINIQUE; et MISES EN GARDE ET PRÉCAUTIONS). Des résultats semblables (cancer de la prostate de stade 8-10) ont été observés dans une étude clinique contrôlée par placebo d’une durée de 4 ans portant sur un autre inhibiteur de la 5 α-réductase (dutastéride) (dutastéride 1 % vs. placebo 0,5 %).
Aucun bénéfice clinique n’a été démontré chez les patients atteints d’un cancer de la prostate et traités avec du finastéride.
Analyses de laboratoire
Lorsque l’on procède au dosage de l’APS en laboratoire, il faut prendre en considération le fait que le taux d’APS est plus faible chez les patients traités avec finastéride (voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur le taux d’APS et sur le dépistage du cancer de la prostate).
Chez la plupart des patients, on constate une diminution rapide du taux d’APS dès les premiers mois du traitement, après quoi le taux d’APS se stabilise. La nouvelle valeur de base obtenue après le traitement équivaut à environ la moitié de celle qui prévalait avant le traitement. Ainsi, chez les patients types traités avec finastéride pendant une période de six mois ou plus, il suffit de doubler le taux d’APS pour pouvoir le comparer aux valeurs normales obtenues chez les hommes non traités. Pour plus de détails sur l’interprétation clinique du taux d’APS, voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur le taux d’APS et sur le dépistage du cancer de la prostate.
Aucune autre différence n’a été observée dans les résultats des analyses courantes de laboratoire entre les patients recevant le placebo et ceux traités avec finastéride.
Effets indésirables rapportés après la commercialisation du produit
Les effets indésirables additionnels suivants ont été rapportés après la commercialisation du produit : avec le finastéride à faibles doses. Comme ces effets sont rapportés de façon volontaire par une population de taille indéterminée, il n’est généralement pas possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Troubles du système immunitaire
Réactions d'hypersensibilité, comme le prurit, l’urticaire et l’angiœdème (notamment un gonflement des lèvres, de la langue, de la gorge et du visage).
Troubles musculosquelettiques et du tissu conjonctif
Les effets suivants ont été signalés dans de rares cas: rhabdomyolyse, myopathie, myalgie, myasthénie et hausse du taux de créatine kinase. Dans certains cas, ces effets se sont résorbés après l’arrêt du traitement avec le finastéride.
Troubles psychiatriques
Troubles de l’humeur et dépression, diminution de la libido se poursuivant après l’arrêt du traitement. Des cas de troubles de l’humeur, y compris des cas d’humeur dépressive et, moins fréquemment, d’idées suicidaires, ont été rapportés chez les patients traités avec le finastéride à 5 mg. Il faut surveiller l’apparition de symptômes psychiatriques chez les patients et leur recommander de consulter un médecin si de tels symptômes surviennent.
Troubles de l’appareil reproducteur et des seins
Troubles sexuels (dysfonctionnement érectile et troubles de l’éjaculation) se poursuivant après l’arrêt du traitement, cancer du sein chez l’homme, douleurs testiculaires, hématospermie, infertilité chez l’homme et/ou mauvaise qualité du sperme. Une normalisation ou une amélioration de la qualité du sperme a été constatée après l’arrêt du traitement avec le finastéride.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Aucune interaction médicamenteuse importante sur le plan clinique n’a été observée. Aux doses recommandées, le finastéride ne semble pas affecter de façon significative le système enzymatique lié au cytochrome P450 responsable du métabolisme des médicaments. Les substances qui ont été testées chez l’homme comprennent le propranolol, la digoxine, le glyburide, la warfarine, la théophylline et l’antipyrine, sans que l’on ait noté d’interactions importantes sur le plan clinique. Cependant, les patients qui prennent des médicaments dont l’indice thérapeutique est restreint, comme la phénytoïne, doivent faire l’objet d’une surveillance étroite au moment d’instaurer le traitement avec finastéride.
Interactions médicament-médicament
Bien que des études spécifiques sur les interactions médicamenteuses n’aient pas été effectuées, le finastéride a été administré dans des études cliniques en même temps que des inhibiteurs de l’enzyme de conversion de l’angiotensine, de l’acétaminophène, de l’acide acétylsalicylique, des alpha-bloquants, des bêta-bloquants, des bloqueurs des canaux calciques, des dérivés nitrés, des diurétiques, des antagonistes des récepteurs H2, des inhibiteurs de l’HMG-CoA réductase, des anti-inflammatoires non stéroïdiens (AINS), des quinolones et des benzodiazépines sans que l’on ait observé d’interactions médicamenteuses défavorables importantes sur le plan clinique.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
RIVA-FINASTERIDE, administré en monothérapie, est indiqué pour le traitement et la maîtrise de l’hypertrophie bénigne de la prostate (HBP) et pour la prévention des événements urologiques en vue de :
- réduire le risque de rétention urinaire aiguë;
- réduire le risque d’avoir à subir une intervention chirurgicale, notamment une résection transurétrale de la prostate (RTUP) et une prostatectomie.
- Le finastéride entraîne une régression de l’hypertrophie de la prostate, une amélioration du débit urinaire et un soulagement des symptômes reliés à l’HBP.
- Le finastéride, administré en association avec la doxazosine, un alpha-bloquant, est indiqué pour réduire le risque d’évolution des symptômes de l’HBP (augmentation confirmée ≥ 4 points de l’indice des symptômes selon l’échelle de l’AUA [American Urological Association]).
Posologie recommandée et ajustement posologique
La posologie recommandée de RIVA-FINASTERIDE est un comprimé à 5 mg une fois par jour, avec ou sans aliments (voir ÉTUDES CLINIQUES et, pour obtenir des renseignements sur la doxazosine, consulter la monographie de ce médicament).
Posologie dans les cas d’insuffisance rénale
Il n’est pas nécessaire d’ajuster la posologie chez les patients présentant une insuffisance rénale à divers degrés (même dans les cas où la clairance de la créatinine n’est plus que de 0,15 mL/s [9 mL/min]) puisque les études pharmacocinétiques n’ont pas montré de modification dans l’élimination du finastéride.
Posologie chez les personnes âgées
Il n’est pas nécessaire d’ajuster la posologie chez les personnes âgées bien que les études pharmacocinétiques indiquent que l’élimination du finastéride est réduite chez les sujets de plus de 70 ans (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique).
Dose oubliée
Si une dose est oubliée, il ne faut pas prendre une dose supplémentaire le lendemain. Seule la dose habituelle doit être prise.
SURDOSAGE
Aucune réaction défavorable n’a été mise en évidence chez des sujets traités avec une dose unique de finastéride pouvant atteindre 400 mg ou avec des doses répétées pouvant atteindre 80 mg par jour pendant trois mois.
| En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région. |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le finastéride, un composé 4-azastéroïde de synthèse, est un inhibiteur de la 5 α-réductase de type II, une enzyme intracellulaire responsable de la conversion de la testostérone en un androgène plus puissant, la dihydrotestostérone (DHT). Dans l’hypertrophie bénigne de la prostate (HBP), l’augmentation du volume de la prostate dépend de la conversion de la testostérone en DHT à l’intérieur de la prostate. Le finastéride est très efficace pour réduire les concentrations intraprostatique et sanguine de DHT. Le finastéride a une très faible affinité pour les récepteurs androgéniques.
Dans l’étude PLESS (Finastéride Long-Term Efficacy and Safety Study), l’efficacité thérapeutique du finastéride concernant les événements urologiques reliés à l’HBP (intervention chirurgicale [p. ex., résection transurétrale de la prostate et prostatectomie] ou rétention urinaire aiguë nécessitant la mise en place d’un cathéter) a été évaluée chez 3 016 patients présentant des symptômes modérés ou sévères d’HBP qui ont reçu le médicament durant une période de 4 ans. Dans le cadre de cette étude multicentrique à double insu, avec répartition aléatoire et contrôlée par placebo, le traitement avec finastéride a réduit de 51 % le risque d’événement urologique et a été accompagné d’une réduction marquée et soutenue du volume de la prostate, d’une augmentation soutenue du débit urinaire maximal et d’un soulagement durable des symptômes.
Pharmacocinétique
Dans une étude regroupant 15 hommes en bonne santé, la biodisponibilité moyenne du comprimé de finastéride à 5 mg a été de 63 % (valeurs extrêmes : 34 % – 108 %), d’après le rapport de l’aire sous la courbe (ASC) relative à une dose de 5 mg administrée par perfusion intraveineuse pendant une période de 60 minutes. La concentration plasmatique maximale du finastéride a été en moyenne de 37 ng/mL (valeurs extrêmes : 27 – 49 ng/mL) et a été atteinte 1 à 2 heures après l’administration. La demi-vie plasmatique moyenne d’élimination a été de 6 heures (valeurs extrêmes : 3 − 16 heures). À la suite de l’administration intraveineuse, la clairance plasmatique moyenne a été de 2,75 mL/s (valeurs extrêmes : 1,17 – 4,65 mL/s) (165 mL/min [valeurs extrêmes : 70 − 279 mL/min]) et le volume de distribution moyen à l’état d’équilibre a été de 76 litres (valeurs extrêmes : 44 − 96 litres). Une autre étude a montré que la biodisponibilité du finastéride n’était pas affectée par les aliments.
Environ 90 % du finastéride dans la circulation est lié aux protéines plasmatiques. On a observé que le finastéride traversait la barrière hémato-encéphalique.
D’autres données sur la pharmacocinétique et la pharmacodynamie se retrouvent à la section Pharmacologie chez l’humain sous PHARMACOLOGIE DÉTAILLÉE.
Populations et situations particulières
Personnes âgées
Il n’est pas nécessaire d’ajuster la posologie chez les personnes âgées ou les patients présentant une insuffisance rénale.
ENTREPOSAGE ET STABILITÉ
Entreposer à la température ambiante (15 °C à 30 °C) et à l’abri de la lumière pour éviter une décoloration du produit.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Les femmes ne doivent pas manipuler de comprimés RIVA-FINASTERIDE écrasés ou brisés lorsqu’elles sont enceintes ou susceptibles de le devenir (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Contact avec le finastéride – Risque pour le fœtus de sexe masculin).
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Le comprimé RIVA-FINASTERIDE à 5 mg est de couleur bleu, rond et biconvexe, enrobé par film et porte l’inscription 'FS' d’un côté et '5' de l’autre. Ils sont disponibles en plaquettes alvéolées de 30 comprimés et en bouteilles de 100 comprimés.
Ils contiennent 5 mg de finastéride sous forme de finastéride ainsi que les ingrédients non médicinaux suivants : AD&C bleu no 2 sur substrat d'aluminium, Amidon prégélifié, Cellulose microcristalline, Dioxyde de titanium, Docusate sodique, Glycolate d’amidon sodique, Hydroxypropylcellulose, Hypromellose, Lactose monohydraté, Oxyde de fer jaune, Stéarate de magnésium et Talc.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom propre : Finastéride
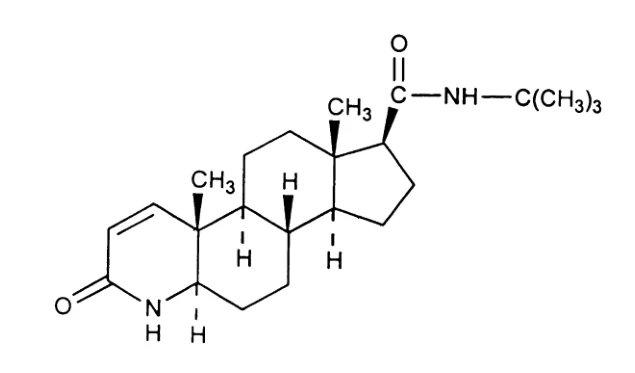
Nom chimique : N-(1,1-diméthylethyl)-3-oxo-4-aza-5α-androst-1-ene-17β-carboxamide
Formule moléculaire : C23H36N2O2
Masse moléculaire : 372,55 g/mol
Formule développée :
Propriétés physicochimiques
Description : Le finastéride se présente sous forme de solide cristallin blanc.
Solubilité : très soluble dans le chloroforme et les alcools volatils, mais presque insoluble dans l’eau (0,05 mg/mL à 25 oC).
Point de fusion : environ 257 °C
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
L’objectif de cette étude était d’évaluer et de comparer la biodisponibilité relative et donc, la bioéquivalence de deux formulations de comprimés de finastéride soit RIVA-FINASTERIDE à 5 mg (Laboratoire Riva inc.) et PROSCARMD à 5 mg (Merck Canada inc.) après une dose orale unique administrée dans des conditions de jeûne. L’étude était unicentrique, aléatoire, à dose unique, à l’insu, à administration croisée pour 17 hommes volontaires sains.
RÉSUMÉ DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Finastéride (1 x 5 mg comprimé, à jeun) De données mesurées Aucune correction apportée aux puissances Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | % Rapport des moyennes géométriques | Intervalle de confiance à 90 % |
ASC0-t (ng·h/mL) | 333,336 348,289 (30,9) | 316,256 329,742 (30,2) | 105,40 | 100,41 – 110,64 |
ASCI (ng·h/mL) | 347,806 364,035 (31,7) | 326,248 340,746 (30,9) | 106,61 | 101,06 – 112,46 |
Cmax (ng/mL) | 44,442 45,460 (19,9) | 48,013 48,744 (18,5) | 92,56 | 84,65 – 101,21 |
Tmax§ (h) | 2,33 (1,25 – 4,00) | 1,75 (1,00 – 4,00) | ||
T½€ (h) | 6,84 (21,8) | 6,47 (26,9) | ||
*Comprimés RIVA-FINASTERIDE, Laboratoire Riva inc.
† PROSCARMD, Merck Canada inc., Kirkland, Québec, Canada
§Expression de la médiane (étendue) seulement
€Expression de la moyenne arithmétique (CV %) seulement
Résultats d’études
Les données des études décrites ci-après, qui montrent une réduction du risque de rétention urinaire aiguë et du risque d’avoir à subir une intervention chirurgicale, ainsi qu’un soulagement des symptômes reliés à l’HBP, une augmentation du débit urinaire maximal et une réduction du volume de la prostate, semblent indiquer que le finastéride renverse le processus de l’HBP chez les hommes dont la prostate est hypertrophiée.
L’efficacité du finastéride, à la posologie de 5 mg/jour, a été évaluée chez des patients présentant des symptômes d’HBP et une augmentation du volume de la prostate détectée au moyen du toucher rectal, dans le cadre de deux études de phase III à double insu, avec répartition aléatoire et contrôlées par placebo d’une durée de un an et de la prolongation au su pendant 5 ans de ces études. Parmi les 536 patients qui après la répartition aléatoire ont reçu le finastéride à raison de 5 mg/jour, 234 ont poursuivi le traitement durant une période additionnelle de 5 ans et les données recueillies auprès de ces patients ont pu être analysées. Les paramètres évaluant l’efficacité du traitement ont été l’indice des symptômes, le débit urinaire maximal et le volume de la prostate.
Le finastéride a aussi fait l’objet d’une évaluation plus approfondie dans le cadre de l’étude PLESS (Finastéride Long-Term Efficacy and Safety Study). Dans cette étude multicentrique à double insu, avec répartition aléatoire et contrôlée par placebo d’une durée de 4 ans, on a évalué les effets du finastéride à la posologie de 5 mg/jour sur les symptômes de l’HBP et les événements urologiques (intervention chirurgicale [p. ex., résection transurétrale de la prostate et prostatectomie] ou rétention urinaire aiguë nécessitant la mise en place d’un cathéter). Trois mille quarante (3 040) patients dont l’âge se situait entre 45 et 78 ans et qui présentaient des symptômes modérés ou sévères d’HBP ainsi qu’une prostate hypertrophiée au toucher rectal ont été répartis au hasard pour recevoir soit du finastéride (1 524) soit un placebo (1 516). Parmi ces patients, 3 016 étaient évaluables sur le plan de l’efficacité. Le nombre de patients ayant terminé l’étude de 4 ans se chiffre à 1 883 (1 000 dans le groupe traité avec le finastéride et 883 dans le groupe recevant un placebo). Le débit urinaire maximal et le volume de la prostate ont aussi été mesurés (voir ci-après au sujet de l’efficacité). Les investigateurs ont colligé les données portant sur les effets indésirables signalés par les patients lors de chacune des visites et ont eu à déterminer s’il y avait un lien de causalité entre ces effets et la prise du médicament. Les effets indésirables reliés au médicament qui ont été rapportés dans l’étude PLESS sont comparables à ceux notés dans les études antérieures et sont présentés à la section EFFETS INDÉSIRABLES. L’incidence des cas de cataracte et de diabète a été plus élevée dans le groupe traité avec le finastéride (4,2 % et 2,8 %) que dans le groupe ayant reçu un placebo (2,5 % et 1,7 %), mais l’on ne connaît pas la portée clinique de cette observation. Selon les investigateurs, aucun de ces cas n’était relié à la prise du médicament.
Effet sur la rétention urinaire aiguë et sur la nécessité de recourir à une intervention chirurgicale
Au cours des 4 années de l’étude PLESS, 13,2 % des patients ayant reçu un placebo ont dû subir une intervention chirurgicale ou ont présenté une rétention urinaire aiguë ayant nécessité la mise en place d’un cathéter, en comparaison de 6,6 % des patients traités avec du finastéride, ce qui représente une réduction de 51 % du risque d’avoir à subir une intervention chirurgicale ou de développer une rétention urinaire aiguë sur une période de 4 ans. Le finastéride a réduit de 55 % le risque d’avoir à subir une intervention chirurgicale (soit 10,1 % avec le placebo contre 4,6 % avec le finastéride) et a réduit de 57 % le risque de rétention urinaire aiguë (soit 6,6 % avec le placebo contre 2,8 % avec le finastéride). La différence entre les deux groupes quant à la réduction du risque était manifeste dès la première évaluation (4 mois après le début du traitement) et s’est maintenue durant les 4 années de l’étude (voir les figures 1 et 2). Le tableau 3 illustre le rythme de survenue des événements urologiques et la réduction du risque de ces événements au cours de l’étude.
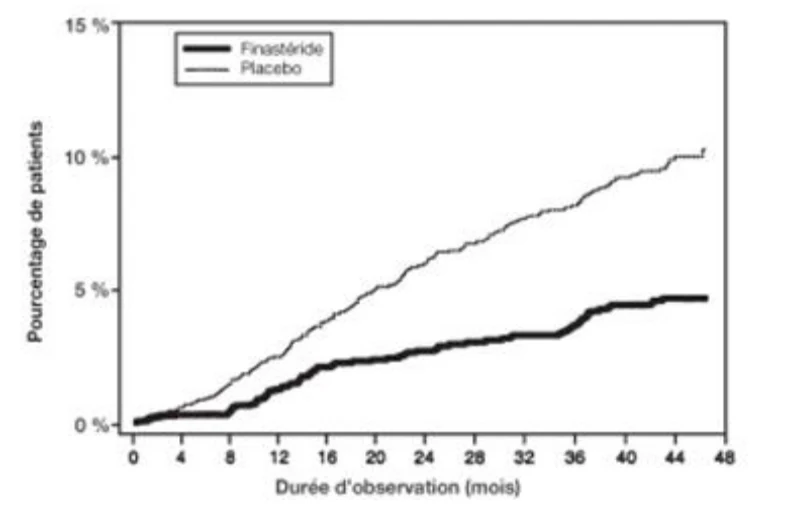
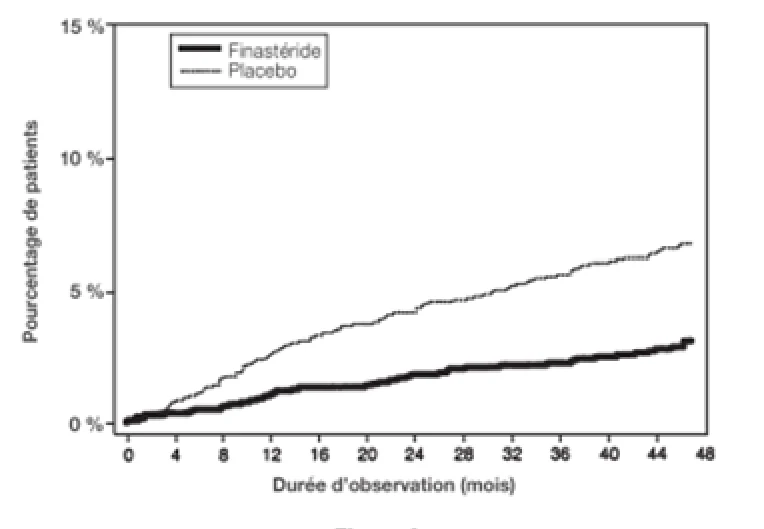
Tableau 3 : Fréquence des événements urologiques et
réduction du risque avec finastéride sur une période de 4 ans
| Pourcentage de patients | |||||||
|---|---|---|---|---|---|---|---|
| Événements urologiques | Placebo (n = 1 503) | Finastéride à 5 mg (n = 1 513) | Réduction du risque | ||||
| Intervention chirurgicale ou rétention urinaire aiguë | 13,2 % | 6,6 % | 51 %* | ||||
Intervention chirurgicale† RTUP | 10,1 % 8,3 % | 4,6 % 4,2 % | 55 %* 49 %* | ||||
| Rétention urinaire aiguë | 6,6 % | 2,8 % | 57 %* | ||||
†Intervention chirurgicale reliée à l’HBP
* p < 0,001
Effet sur l’indice des symptômes
Dans les deux études de phase III d’une durée de un an, la moyenne de l’indice global des symptômes a diminué dès la 2e semaine par rapport aux valeurs initiales. Un soulagement significatif des symptômes a été observé par rapport au placebo au 7e et au 10e mois. Même si certains patients ont obtenu un soulagement rapide de leurs symptômes urinaires, en général un délai d’au moins 6 mois s’est écoulé avant que l’on ait été en mesure de constater si le traitement avec finastéride était bénéfique. Le soulagement des symptômes de l’HBP s’est maintenu durant la première année de ces études et tout au long de la période de prolongation de 5 ans.
Dans l’étude PLESS d’une durée de 4 ans, les patients présentaient initialement des symptômes modérés ou sévères (moyenne d’environ 15 points sur une échelle de 0 à 34). Chez les patients qui ont poursuivi le traitement durant les 4 années de l’étude, le finastéride a entraîné une réduction de 3,3 de l’indice des symptômes, en comparaison de 1,3 chez les patients qui ont reçu un placebo (p < 0,001). L’amélioration de l’indice des symptômes était évidente après un an de traitement avec finastéride et cette amélioration s’est maintenue durant les 4 années de l’étude. Par contre, avec le placebo, l’indice des symptômes s’est amélioré durant la première année, mais a augmenté par la suite. En général, l’amélioration la plus marquée de l’indice des symptômes a été observée parmi les patients qui présentaient initialement des symptômes modérés ou sévères.
Effet sur le débit urinaire maximal
Dans les deux études de phase III d’une durée de un an, le débit urinaire maximal s’était considérablement accru par rapport aux valeurs initiales dès la 2e semaine de traitement. Par comparaison au placebo, une augmentation significative du débit urinaire maximal a été observée au 4e et au 7e mois. Cet effet s’est maintenu durant la 1re année de ces études et tout au long de la période de prolongation de 5 ans.
Dans l’étude PLESS d’une durée de 4 ans, les courbes du débit urinaire maximal se sont éloignées en faveur du finastéride au 4e mois et ont continué de diverger tout au long de l’étude. La valeur initiale du débit urinaire maximal moyen était d’environ 11 mL/s dans les deux groupes. Chez les patients qui ont poursuivi le traitement pendant toute la durée de l’étude et dont les données sur le débit urinaire étaient évaluables, le finastéride a entraîné une augmentation de 1,9 mL/s du débit urinaire maximal, en comparaison de 0,2 mL/s dans le groupe ayant reçu un placebo.
Effet sur le volume de la prostate
Dans les deux études de phase III d’une durée de un an, le volume initial moyen de la prostate se situait au départ entre 40 cm3 et 50 cm3. Dans les deux études, le volume prostatique avait diminué de façon significative par rapport aux valeurs initiales et aux valeurs obtenues avec le placebo lors de la 1re évaluation (après 3 mois). Cet effet s’est maintenu durant la 1re année de ces études et tout au long de la période de prolongation de 5 ans.
Dans l’étude PLESS d’une durée de 4 ans, le volume de la prostate a été mesuré une fois par année au moyen de l’imagerie par résonance magnétique (IRM) dans un sous-groupe de patients (n = 284). Dans le groupe traité avec finastéride, le volume de la prostate a diminué par rapport aux valeurs initiales et aux valeurs obtenues avec le placebo durant les 4 années de l’étude. Parmi le sous-groupe de patients évalués par IRM qui ont suivi le traitement pendant toute la durée de l’étude, le finastéride a entraîné une réduction de 17,9 % du volume de la prostate (lequel est passé de la valeur initiale de 55,9 cm3 à 45,8 cm3 après 4 ans), en comparaison d’un accroissement de 14,1 % (soit de 51,3 cm3 à 58,5 cm3) dans le groupe qui a reçu un placebo (p < 0,001).
Valeur prédictive du volume de la prostate quant à l’efficacité thérapeutique
Une méta-analyse regroupant les données de un an de 7 études menées à double insu et contrôlées par placebo dont les plans expérimentaux étaient similaires et qui ont été menées auprès de 4 491 patients atteints d’HBP symptomatique a montré que, parmi les patients traités avec finastéride, le soulagement des symptômes et l’amélioration du débit urinaire maximal ont été plus prononcés chez les sujets qui présentaient au départ une prostate hypertrophiée (environ 40 cm3 ou plus).
Étude MTOPS
L’étude MTOPS (Medical Therapy of Prostatic Symptoms) est une étude multicentrique menée à double insu, avec répartition aléatoire et contrôlée par placebo d’une durée de quatre à six ans (cinq ans en moyenne) menée auprès de 3 047 hommes atteints d’HBP symptomatique, qui ont été répartis au hasard pour recevoir le finastéride à raison de 5 mg/jour (n = 768), la doxazosine à raison de 4 ou 8 mg/jour* (n = 756), une association de finastéride à raison de 5 mg/jour et de doxazosine à raison de 4 ou 8 mg/jour* (n = 786) ou un placebo (n = 737).
L’âge moyen des patients lors de la répartition aléatoire était de 62,6 ans (± 7,3 ans). La durée moyenne des symptômes d’HBP a été de 4,7 ans (± 4,6 ans). Les patients présentaient au départ des symptômes modérés ou sévères, avec un indice moyen des symptômes selon l’échelle de l’AUA d’environ 17 sur 35.
Le paramètre principal évalué était le temps écoulé entre la répartition aléatoire et l’évolution clinique de l’HBP, définie comme la survenue de l’un des événements suivants : augmentation
* La dose a été augmentée à partir de 1 mg jusqu’à 4 ou 8 mg au cours d’une période de trois semaines.
confirmée de 4 points ou plus de l’indice des symptômes comparativement aux valeurs initiales, rétention urinaire aiguë, insuffisance rénale liée à l’HBP (augmentation de la créatinine), infections urinaires récidivantes ou urosepsie, ou incontinence. Comparativement au placebo, le finastéride, la doxazosine et le traitement d’association ont entraîné une réduction significative du risque d’évolution clinique de l’HBP de 34 %, de 39 % et de 67 %, respectivement. Le traitement d’association a entraîné une réduction significativement plus marquée du risque d’évolution clinique de l’HBP que la monothérapie au moyen de finastéride ou de la doxazosine. Aucune différence significative n’a été observée entre l’un ou l’autre de ces médicaments en monothérapie (voir la figure 3). La majorité des événements (274 sur 351) représentant une évolution de l’HBP correspondaient à une hausse ≥ 4 points de l’indice des symptômes; selon cette définition, le risque d’évolution de l’indice des symptômes a diminué de 30 %, 46 % et 64 % dans les groupes finastéride, doxazosine et traitement d’association, respectivement, comparativement au placebo (9,6 % avec le finastéride, 7,8 % avec la doxazosine, 5,2 % avec le traitement d’association et 13,6 % avec le placebo). Des réductions de l’indice moyen des symptômes, par rapport aux valeurs initiales, ont été observées après 4 ans dans les groupes ayant reçu le finastéride, la doxazosine ou le traitement d’association (voir le tableau 4).
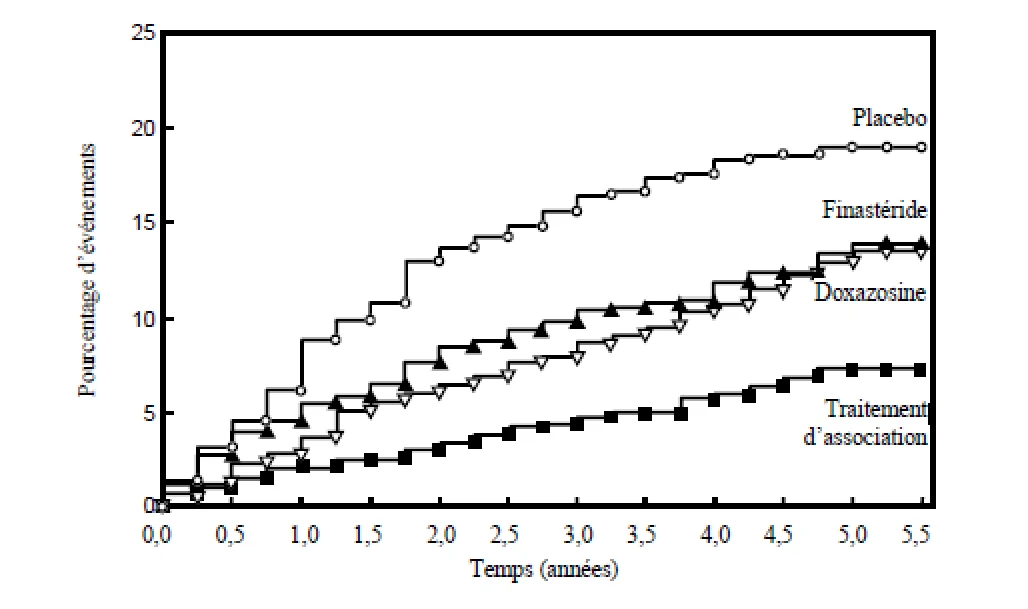
Figure 3 : Fréquence cumulative de l’évolution clinique de l’HBP selon le groupe de traitement
Tableau 4 : Variation de l’indice des symptômes selon l’échelle de l’AUA, par rapport aux valeurs initiales, après 4 ans selon le groupe de traitement dans l’étude MTOPS
Placebo n = 534 | Doxazosine n = 582 | Finastéride n = 565 | Traitement d’association n = 598 | |
|---|---|---|---|---|
| Indice moyen au départ (É.T.) | 16,8 (6,0) | 17,0 (5,9) | 17,1 (6,0) | 16,8 (5,8) |
| Variation moyenne de l’indice des symptômes selon l’échelle de l’AUA (É.T.) | -4,9 (5,8) | -6,6 (6,1) | -5,6 (5,9) | -7,4 (6,3) |
| Comparaison avec le placebo (IC à 95 %) | -1,8 (-2,5, -1,1) | -0,7 (-1,4, 0,0) | -2,5 (-3,2, -1,8) | |
| Comparaison avec la doxazosine seule (IC à 95 %) | -0,7 (-1,4, 0,0) | |||
| Comparaison avec le finastéride seul (IC à 95 %) | -1,8 (-2,5, -1,1) |
Dans l’étude MTOPS, le risque de rétention urinaire aiguë a été réduit de 67 % et de 79 % dans les groupes finastéride et traitement d’association, respectivement, comparativement au placebo (0,8 % avec le finastéride, 0,5 % avec le traitement d’association et 2,4 % avec le placebo). De plus, le risque d’avoir recours à un traitement effractif relié à l’HBP a été réduit de 64 % et de 67 % dans les groupes finastéride et traitement d’association, respectivement, comparativement au placebo (2 % avec le finastéride, 1,8 % avec le traitement d’association et 5,4 % avec le placebo).
Les résultats de l’étude MTOPS corroborent ceux de l’étude PLESS d’une durée de quatre ans et contrôlée par placebo selon lesquels le traitement avec le finastéride réduit le risque de rétention urinaire aiguë et la nécessité d’avoir recours à une intervention chirurgicale reliée à l’HBP. Les résultats de l’étude MTOPS démontrent en plus que le traitement associant le finastéride et la doxazosine entraîne une réduction significativement plus marquée du risque d’évolution clinique de l’HBP que la monothérapie au moyen de l’un ou l’autre des deux médicaments.
Études cliniques additionnelles
Au cours d’une étude à double insu, d’une durée de 24 semaines et contrôlée par placebo, à laquelle ont participé 36 patients présentant des symptômes modérés ou sévères d’obstruction urinaire et un débit urinaire maximal de moins de 15 mL/s, on a évalué au moyen de techniques effractives les effets urodynamiques du finastéride dans le traitement de l’obstruction du col vésical entraînée par l’HBP. Or, par rapport au placebo, le finastéride, à raison de 5 mg/jour, a entraîné un soulagement de l’obstruction urinaire, corroboré par une nette amélioration de la pression du détrusor et une augmentation du débit urinaire moyen.
Au cours d’une étude à double insu, d’une durée de un an et contrôlée par placebo, on a évalué au moyen de l’IRM l’effet du finastéride sur le volume des zones périphérique et périurétrale de la prostate chez 20 hommes atteints d’HBP. Seuls les patients traités avec le finastéride ont présenté une nette réduction (11,5 ± 3,2 mL [E.T.]) du volume total de la prostate, causée en grande partie par la réduction (6,2 ± 3 mL) de volume de la zone périurétrale. Étant donné que l’hypertrophie de la zone périurétrale entraîne une obstruction du débit urinaire, la réduction du volume de cette zone peut être à la source des bienfaits cliniques observés chez ces patients.
L’information recueillie dans le cadre d’une étude de 7 ans ayant pris fin récemment, contrôlée par placebo et menée auprès de 18 882 hommes d’au moins 55 ans présentant une prostate normale au toucher rectal et un taux d’APS ≤ 3,0 ng/mL, peut être pertinente pour les hommes atteints d’HBP traités avec finastéride (voir EFFETS INDÉSIRABLES, Autres données recueillies à long-terme).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie chez l’humain
L’hypertrophie bénigne de la prostate (HBP) est un trouble qui afflige la majorité des hommes de plus de 50 ans et sa prévalence augmente avec l’âge. Des études épidémiologiques laissent penser que le risque de rétention urinaire aiguë et le risque d’avoir à subir une intervention chirurgicale sont trois fois plus élevés chez les hommes qui présentent une hypertrophie de la prostate. En outre, chez ces hommes, le risque de symptômes urinaires modérés ou sévères, ou de diminution du débit urinaire est aussi trois fois plus élevé.
La croissance et l’augmentation du volume de la prostate et, ultérieurement, l’HBP dépendent de la conversion de la testostérone en un puissant androgène, la dihydrotestostérone (DHT). La testostérone, sécrétée par les testicules et les glandes surrénales, est rapidement convertie en DHT par la 5 α-réductase de type II, principalement dans la prostate, l’épididyme, le foie et la peau où elle se lie de façon préférentielle au noyau cellulaire.
Chez l’homme, le finastéride est un inhibiteur compétitif de la 5 α-réductase de type II avec laquelle il forme un complexe enzymatique stable dont la vitesse de renouvellement est extrêmement lente (t1/2 ~ 30 jours). Il a été démontré in vitro et in vivo que le finastéride est un inhibiteur spécifique de la 5 α-réductase de type II et qu’il a une très faible affinité pour les récepteurs androgéniques.
Une dose unique de 5 mg de finastéride a entraîné une réduction rapide de la concentration sérique de DHT, l’effet maximal ayant été observé après 8 heures. Alors que les concentrations plasmatiques de finastéride ont varié pendant une période de 24 heures, celles de la DHT sont demeurées constantes pendant cette période, indiquant ainsi qu’il n’y a pas de corrélation directe entre les concentrations plasmatiques du médicament et celles de la DHT.
Chez des patients présentant une HBP, il a été démontré que le finastéride, administré à raison de 5 mg/jour pendant 4 ans, a entraîné une diminution des concentrations sériques de DHT d’environ 70 %, et a été associé à une réduction médiane du volume de la prostate d’environ 20 %. De plus, le taux d’antigène prostatique spécifique (APS) a été réduit d’environ 50 % par rapport aux valeurs initiales, ce qui laisse présumer qu’il y a eu réduction de la croissance des cellules épithéliales prostatiques. La diminution des concentrations de DHT et la régression de l’hypertrophie de la prostate ainsi que la diminution concomitante du taux d’APS ont été maintenues au cours d’études d’une durée pouvant atteindre 4 ans. Dans ces études, on a observé une augmentation des concentrations sériques de testostérone d’environ 10 % à 20 %, mais celles-ci sont demeurées dans les limites physiologiques.
Administré pendant 7 à 10 jours à des patients devant subir une prostatectomie, le finastéride a provoqué une diminution d’environ 80 % de la concentration de DHT intraprostatique. Par ailleurs, la concentration intraprostatique de testostérone a augmenté jusqu’à 10 fois par rapport aux valeurs d’avant le traitement.
L’arrêt du traitement chez des volontaires en bonne santé ayant reçu du finastéride pendant 14 jours a entraîné un retour des concentrations de DHT aux valeurs d’avant le traitement au cours des deux semaines subséquentes. Chez les patients traités pendant trois mois, le volume de la prostate, qui avait diminué d’environ 20 %, était presque revenu à la valeur de départ environ trois mois après l’arrêt du traitement.
Par rapport au placebo, le finastéride n’a pas eu d’effet sur les concentrations sériques de cortisol, d’œstradiol, de prolactine, d’hormone thyréotrope ou de thyroxine. On n’a noté aucun effet cliniquement significatif sur le profil lipidique (c’est-à-dire les taux de cholestérol total, de lipoprotéines de basse densité, de lipoprotéines de haute densité et de triglycérides), ni sur la densité minérale osseuse. On a observé une augmentation d’environ 15 % et 9 % des taux d’hormone lutéinisante (LH) et d’hormone folliculostimulante (FSH), respectivement, chez des patients traités pendant 12 mois; ces taux sont toutefois demeurés dans les limites physiologiques. La stimulation des taux de LH et de FSH par la gonadolibérine (GnRH) n’a pas été altérée, indiquant ainsi que le processus de régulation de l’axe hypophyso-testiculaire n’était pas affecté par le finastéride. Le traitement avec du finastéride durant 24 semaines chez des volontaires en bonne santé en vue d’évaluer les paramètres du sperme n’a révélé aucun effet cliniquement significatif sur la concentration, la motilité, la morphologie ou le pH. On a observé une diminution médiane de 0,6 mL du volume de l’éjaculat, accompagnée d’une réduction concomitante de la quantité totale de sperme par éjaculat. Ces valeurs sont toutefois demeurées dans les limites de la normale et sont revenues à l’état initial à l’arrêt du traitement.
Il semble que le finastéride inhibe le métabolisme des stéroïdes C19 et C21 et qu’il exerce ainsi un effet inhibiteur sur l’activité de la 5 α-réductase hépatique et périphérique de type II. Les concentrations des métabolites sériques de la DHT, soit les glucuronides de l’androstènediol et de l’androstérone, ont aussi été réduites de façon significative. Ce schéma métabolique est semblable à celui observé chez les sujets atteints d’un déficit héréditaire en 5 α-réductase de type II, qui ont des taux nettement abaissés de DHT ainsi qu’une prostate de faible volume et ne présentent pas d’HBP. Ces sujets présentent également des anomalies congénitales au niveau de l’appareil génito-urinaire et des anomalies biochimiques, mais aucun trouble clinique important qui soit imputable au déficit en 5 α-réductase de type II.
Pharmacocinétique
À la suite de l’administration orale chez l’homme d’une dose de finastéride marqué au 14C, 39 % en moyenne (valeurs extrêmes : 32 % – 46 %) de la dose a été excrétée dans l’urine sous forme de métabolites et 57 % (valeurs extrêmes : 51 % – 64 %) a été excrétée dans les fèces. Le principal métabolite isolé dans l’urine a été l’acide monocarboxylique; la quantité de médicament recouvré sous forme inchangée était à peu près nulle. Le métabolite monohydroxylé comportant une chaîne latérale t-butyle a été isolé du plasma. L’activité inhibitrice de ces métabolites sur la 5 α-réductase équivaut tout au plus à 20 % de celle du finastéride.
L’administration de doses multiples est suivie d’une phase d’accumulation lente du finastéride. Les concentrations plasmatiques de finastéride à la suite de l’administration de 5 mg de finastéride par jour pendant 17 jours étaient supérieures de 47 % à celles obtenues après la première dose chez des hommes âgés de 45 à 60 ans (n = 12) et étaient supérieures de 54 % à celles obtenues chez des patients de 70 ans ou plus (n = 12). Les concentrations minimales moyennes après 17 jours de traitement étaient de 6,2 ng/mL (valeurs extrêmes : 2,4-9,8 ng/mL) et de 8,1 ng/mL (valeurs extrêmes : 1,8 – 19,7 ng/mL), respectivement, dans les deux groupes d’âge. L’état d’équilibre n’a pas été atteint dans cette étude; mais dans une autre étude, la concentration plasmatique minimale moyenne chez les patients présentant une HBP (âge moyen : 65 ans) et recevant 5 mg de finastéride par jour était de 9,4 ng/mL (valeurs extrêmes : 7,1 – 13,3 ng/mL; n = 22) après un an de traitement.
La vitesse d’élimination du finastéride est diminuée chez les patients âgés; cependant, il n’est pas nécessaire d’ajuster la posologie dans ce groupe d’âge. La demi-vie terminale moyenne du finastéride chez les sujets de 70 ans ou plus était d’environ 8 heures (valeurs extrêmes : 6 −15 heures) par rapport à 6 heures (valeurs extrêmes : 4 – 12 heures) chez les sujets de 45 à 60 ans, ce qui se traduit par une augmentation de 15 % de l’aire moyenne sous la courbe (ASC [0-24 heures]) chez les sujets de 70 ans ou plus (p = 0,02) après 17 jours de traitement.
Il n’est pas nécessaire d’ajuster la posologie chez les patients présentant une insuffisance rénale. Dans les cas d’insuffisance rénale chronique, avec des clairances de la créatinine s’échelonnant entre 0,15 et 0,92 mL/s (9,0 et 55 mL/min), l’ASC, la concentration plasmatique maximale, la demi-vie et la fixation aux protéines après une dose unique de finastéride marqué au 14C ont été semblables aux valeurs obtenues chez des volontaires en bonne santé. On a observé une diminution de l’excrétion urinaire des métabolites chez les insuffisants rénaux. Cette diminution était associée à une augmentation de l’excrétion fécale des métabolites. On a également observé une augmentation significative des concentrations plasmatiques de métabolites chez les insuffisants rénaux (augmentation de 60 % de la radioactivité totale dans l’ASC). Cependant, le finastéride a été bien toléré chez les patients atteints d’HBP, dont la fonction rénale était normale et qui ont reçu des doses pouvant atteindre 80 mg/jour pendant 12 semaines, bien que l’on puisse présumer que la présence de métabolites chez ces patients était beaucoup plus élevée.
Chez des sujets en bonne santé (n = 69) ayant reçu du finastéride à la posologie de 5 mg/jour durant 6 à 24 semaines dans le cadre de deux études, les concentrations de finastéride dans le sperme étaient soit non décelables (< 0,1 ng/mL) ou pouvaient aller jusqu’à 10,54 ng/mL. Dans une étude antérieure utilisant une technique de dosage moins sensible, les concentrations de finastéride mesurées dans le sperme de 16 sujets ayant reçu 5 mg/jour de finastéride, étaient soit non décelables (< 1,0 ng/mL) ou pouvaient atteindre 21 ng/mL. Ainsi, selon des estimations fondées sur un volume d’éjaculat de 5 mL, la quantité de finastéride dans l’éjaculat serait 50 à 100 fois plus faible que la dose de finastéride (5 microgrammes) n’ayant entraîné aucun effet sur le taux de DHT sérique chez l’homme adulte (voir TOXICOLOGIE, Études sur l’embryogenèse).
On a décelé du finastéride dans le liquide céphalo-rachidien (LCR) de patients traités durant une période de 7 à 10 jours avec le finastéride. Néanmoins, le finastéride ne semble pas se concentrer de façon préférentielle dans le LCR.
Pharmacologie chez l’animal
La capacité du finastéride d’inhiber la 5 α-réductase et de bloquer la formation de DHT in vivo a été démontrée chez le chien et le rat normaux. Des études ont été menées pour mettre en évidence une diminution des concentrations prostatiques de DHT ou une réduction du volume de la prostate. Quatre heures après une injection sous-cutanée de 0,1 mg de finastéride, une diminution de la concentration prostatique de DHT a été observée chez le rat. Chez le chien, un traitement avec le finastéride administré par voie orale à la dose de 1 mg/kg, fractionnée en quatre prises pendant une période de 18 heures, a entraîné une diminution de la concentration prostatique de DHT, 6 heures après la dernière administration. Ces études ont donc permis de démontrer que le finastéride est efficace pour bloquer la formation de DHT in vivo.
Les concentrations moins élevées de DHT ont également entraîné une diminution du volume de la prostate. Une réduction du volume de la prostate a été observée chez des chiens adultes normaux auxquels on avait administré du finastéride à raison de 1 mg/kg/jour par voie orale pendant 6 semaines. En comparant le volume de la prostate avant et après le traitement, on a pu démontrer que le finastéride entraînait une réduction de plus de 40 % du volume de la prostate. On a noté un effet analogue chez le rat mâle immature castré et traité avec de la testostérone. Le finastéride, administré par voie orale à raison de 0,1 mg/jour, a inhibé de façon significative l’effet de la testostérone exogène sur la croissance des glandes sexuelles annexes. Cette observation a été attribuée à l’inhibition spécifique de la 5 α-réductase étant donné que le finastéride administré à raison de 2,5 mg/jour n’a pas inhibé la capacité de la DHT exogène à stimuler la croissance des vésicules séminales et de la prostate ventrale chez les animaux traités.
Le finastéride ne possède pas d’activité antiandrogénique directe comme le révèle son absence d’affinité pour les récepteurs androgéniques dans le cytosol prostatique chez le rat. Le finastéride à des concentrations allant jusqu’à 10-4 M n’a pas empêché la fixation de la 3H-DHT alors que la DHT non marquée l’a fait à une CI50 de 2,9 nM.
Des tests courants effectués chez le rat, la souris et le lapin ont démontré que le finastéride n’inhibe pas la sécrétion de la gonadotrophine ni ne possède d’activité antiœstrogénique, utérotrope, antiprogestative, androgénique ou progestative. Ces données concordent avec l’hypothèse selon laquelle le finastéride inhiberait spécifiquement la 5 α-réductase et qu’il serait dépourvu d’autres effets hormonaux.
On a administré du finastéride à des chiens à raison de 40 mg/kg/jour, par voie orale, pendant 28 jours en vue d’évaluer l’hépatotoxicité. La détermination des concentrations de transaminases sériques, ALAT (SGPT) et ASAT (SGOT), n’a révélé d’augmentation ni de l’une ni de l’autre dans le sang veineux des chiens, ce qui démontre que le finastéride n’entraîne pas de lésions hépatiques.
Des études pharmacologiques supplémentaires ont été menées pour évaluer les effets du finastéride sur divers organes et paramètres biologiques. Aucune modification importante n’a été constatée au niveau des fonctions rénale, gastrique ou respiratoire chez le chien, ni au niveau du système cardiovasculaire chez le chien et le rat.
TOXICOLOGIE
Toxicité aiguë
| Espèce | Sexe | Voie d’administration du finastéride | DL50 (mg/kg) |
| Souris | Mâle | Orale | 596 |
| Femelle | Orale | 486 | |
| Mâle | Intrapéritonéale | 391 | |
| Femelle | Intrapéritonéale | 372 | |
| Rat | Mâle | Orale | 967 |
| Femelle | Orale | 418 | |
| Mâle | Intrapéritonéale | 1 027 | |
| Femelle | Intrapéritonéale | 885 | |
| Mâle | Sous-cutanée | > 2 000 | |
| Femelle | Sous-cutanée | > 2 000 | |
| Chien | Mâle | Orale | > 1 000 |
Études sur la toxicité subaiguë et la toxicité chronique
Les modifications attribuables au finastéride observées chez les animaux de laboratoire traités sont présentées dans le tableau 5.
Tableau 5 : Finastéride - Organes cibles évalués dans les études chez l’animal
| Modifications attribuables au traitement | Espèce | Posologie sans effet (mg/kg/jour) |
| Vacuolisation de l’épididyme (tête) | Rat | 0,1 |
| Testicules - hyperplasie à cellules de Leydig | Rat Souris | 20 2,5 |
| Souris | 25 |
| Foie - augmentation du poids | Souris Rat Chien | 2,5 5 15 |
| Thyroïde - augmentation du poids | Rat | 5 |
| Élévation de la phosphatase alcaline sérique | Chien | 5 |
Une posologie sans effet a nettement été définie pour la plupart des modifications attribuables au médicament observées chez les animaux de laboratoire. De plus, la plupart des effets secondaires reliés au traitement peuvent être regroupés en trois grandes catégories à la lumière des connaissances actuelles sur les modifications provoquées par le médicament (voir le tableau 6).
Tableau 6 : Modifications attribuables au traitement observées chez les animaux de laboratoire
| Modifications attribuables au traitement | Espèce |
Dues à l’inhibition de la 5 α-réductase Réduction du poids des glandes sexuelles annexes Vacuolisation de l’épididyme (tête) Effets sur le développement du fœtus mâle Diminution de la fertilité chez le mâle | Rat, souris, chien Rat Rat Rat |
Dues à une altération de l’équilibre endocrinien Hyperplasie à cellules de Leydig Adénomes à cellules de Leydig | Rat, souris Souris |
Dues à l’induction des enzymes de biotransformation du médicament Augmentation du poids du foie Augmentation du poids de la thyroïde | Souris, rat, chien Rat |
Carcinogenèse et mutagenèse
Aucun indice de la présence d’effets cancérigènes n’a été observé au cours d’une étude de 24 mois chez des rats recevant du finastéride à une posologie pouvant atteindre 320 mg/kg/jour (soit 3 200 fois la posologie de 5 mg/jour recommandée chez l’humain).
Dans une étude de 19 mois sur le pouvoir cancérigène du finastéride chez la souris, une augmentation significative sur le plan statistique (p ≤ 0,05) de la fréquence d’adénomes testiculaires à cellules de Leydig a été observée à une posologie de 250 mg/kg/jour (soit 2 500 fois la posologie de 5 mg/jour recommandée chez l’humain); aucun adénome n’a été décelé chez des souris ayant reçu du finastéride à raison de 2,5 ou de 25 mg/kg/jour (soit 25 et 250 fois la posologie de 5 mg/jour recommandée chez l’humain, respectivement) (voir le tableau 6).
On a observé une augmentation de la fréquence d’hyperplasie à cellules de Leydig chez les souris à une posologie de 25 mg/kg/jour et chez les rats à une posologie ≥ 40 mg/kg/jour (soit 250 et ≥ 400 fois la posologie de 5 mg/jour recommandée chez l’humain, respectivement). Une corrélation positive a été mise en évidence entre la prolifération des cellules de Leydig et l’augmentation du taux sérique d’hormone lutéinisante (LH) (2 à 3 fois la valeur témoin) chez les rats et les souris traités avec des doses élevées de finastéride (voir le tableau 5).
Aucune modification des cellules de Leydig attribuable au médicament n’a été observée chez les rats ou les chiens traités avec le finastéride pendant 12 mois, à des posologies de 20 mg/kg/jour et 45 mg/kg/jour (soit 200 et 450 fois la posologie de 5 mg/jour recommandée chez l’humain, respectivement), ou chez les souris traitées pendant 19 mois, à une posologie de 2,5 mg/kg/jour (25 fois la posologie de 5 mg/jour recommandée chez l’humain) (voir le tableau 5).
On n’a observé aucun effet mutagène au cours des tests suivants : épreuve de mutagenèse bactérienne in vitro, épreuve de mutagenèse sur des cellules de mammifères et épreuve par élution alcaline in vitro. La recherche d’aberrations chromosomiques in vitro sur des cellules d’ovaires de hamsters chinois mises en contact avec des concentrations élevées (450 à 550 mcmol/L) de finastéride a révélé une légère augmentation de la fréquence des aberrations chromosomiques. De telles concentrations correspondent à environ 4 000 à 5 000 fois les concentrations plasmatiques maximales obtenues chez l’homme à la suite de l’administration d’une dose totale de 5 mg. De plus, les concentrations (450 à 550 mcmol/L) utilisées dans les études in vitro ne peuvent être atteintes dans l’organisme. Au cours d’une étude sur la recherche d’aberrations chromosomiques in vivo chez la souris, aucune augmentation des aberrations chromosomiques attribuables au traitement n’a été signalée à la dose maximale tolérée de finastéride (250 mg/kg/jour, soit 2 500 fois la posologie de 5 mg/jour recommandée chez l’humain).
Études sur la reproduction
On n’a observé aucun effet sur la fécondité, le nombre de spermatozoïdes ni le volume de l’éjaculat chez des lapins mâles ayant atteint leur maturité sexuelle, traités avec le finastéride à raison de 80 mg/kg/jour (soit 800 fois la posologie de 5 mg/jour recommandée chez l’humain) pendant une période allant jusqu’à 12 semaines.
Chez des rats mâles ayant atteint leur maturité sexuelle et ayant reçu la même posologie de finastéride, il n’y a eu aucun effet important sur la fécondité après 6 ou 12 semaines de traitement; cependant, lorsqu’on a poursuivi le traitement pendant une période pouvant aller jusqu’à 24 ou 30 semaines, on a noté une diminution manifeste de la fécondité et de la prolificité ainsi qu’une diminution concomitante importante du poids des vésicules séminales et de la prostate. Tous ces effets ont disparu dans les six semaines qui ont suivi l’arrêt du traitement.
La diminution de la fécondité chez le rat traité avec le finastéride est attribuable, du moins en grande partie, aux effets du médicament sur les organes sexuels annexes (prostate et vésicules séminales) ainsi qu’à l’incapacité de former un bouchon séminal. Le bouchon séminal, essentiel à une fécondité normale chez le rat, n’existe pas chez l’homme. Aucun effet sur les testicules ou sur l’aptitude à l’accouplement attribuable au médicament n’a été observé chez le rat ou le lapin.
Études sur l’embryogenèse
On a observé un hypospadias proportionnel à la dose, à une fréquence de 3,6 % à 100 %, chez la progéniture mâle des rates gravides qui ont reçu du finastéride à des posologies variant de 100 mcg/kg/jour à 100 mg/kg/jour (soit de 1 à 1 000 fois la posologie de 5 mg/jour recommandée chez l’humain). En outre, les rates gravides qui ont reçu du finastéride à une posologie ≥ 30 mcg/kg/jour (soit ≥ 30 % de la posologie de 5 mg/jour recommandée chez l’humain) ont donné naissance à des ratons mâles présentant un poids réduit de la prostate et des vésicules séminales, un retard dans la formation du sillon balano-préputial et une gynécomastie transitoire tandis que celles qui avaient reçu une posologie ≥ 3 mcg/kg/jour (soit ≥ 3 % de la posologie de 5 mg/jour recommandée chez l’humain) ont donné naissance à des ratons mâles ayant un espace anogénital réduit. La période critique au cours de laquelle ces effets peuvent être provoqués a été définie chez le rat comme étant les 16e et 17e jours de gestation.
Les modifications décrites ci-dessus sont les effets pharmacologiques prévus des inhibiteurs de la 5 α-réductase de type II. Bon nombre de ces modifications, tel l’hypospadias, observées chez les rats mâles exposés in utero au finastéride, sont similaires à celles rapportées chez les enfants de sexe masculin présentant un déficit héréditaire en 5 α-réductase de type II. Aucun effet n’a été observé chez la progéniture femelle exposée in utero au finastéride, quelle que soit la dose.
L’administration du finastéride à des rates au cours de la dernière phase de gestation et pendant la lactation a entraîné une légère diminution de la fécondité chez la première génération de la progéniture mâle (3 mg/kg/jour, soit 30 fois la posologie de 5 mg/jour recommandée chez l’humain). Aucune anomalie congénitale n’a été observée chez la première génération de la progéniture, mâle et femelle, résultant de l’accouplement de femelles non traitées avec des rats mâles traités avec le finastéride (80 mg/kg/jour, soit 800 fois la posologie de 5 mg/jour recommandée chez l’humain).
Aucun signe de malformation n’a été décelé chez des fœtus de lapins exposés au finastéride in utero du 6e au 18e jour de gestation, à des posologies pouvant atteindre 100 mg/kg/jour (soit 1 000 fois la posologie de 5 mg/jour recommandée chez l’humain).
Les effets in utero du finastéride durant l’embryogenèse ont été évalués (du 20e au 100e jour de gestation) chez le singe rhésus, une espèce dont le développement s’apparente plus à celui de l’humain qu’à celui du rat ou du lapin. L’administration intraveineuse de finastéride à des guenons gravides à des doses allant jusqu’à 800 ng/jour (au moins 60 à 120 fois la concentration considérée comme la plus élevée dans le sperme d’hommes traités à la posologie de 5 mg/jour à laquelle une femme enceinte pourrait être exposée) n’a entraîné aucune anomalie chez les fœtus mâles. Les résultats d’une autre étude confirment que le singe rhésus constitue un modèle animal adéquat pour l’étude de l’embryogenèse chez l’humain. En effet, l’administration orale de doses très élevées de finastéride (2 mg/kg/jour, soit 20 fois la posologie de 5 mg/jour recommandée chez l’humain ou environ 1 à 2 millions de fois la concentration de finastéride considérée comme la plus élevée dans le sperme d’hommes traités à la posologie de 5 mg/jour) à des guenons gravides a entraîné des anomalies des organes génitaux externes chez les fœtus mâles. Aucune autre anomalie n’a été observée chez les fœtus mâles et aucune anomalie n’a été observée chez les fœtus femelles, quelle que soit la dose administrée.
RÉFÉRENCES
- 1. Andersen JT, Nickel JC, Marshall VR, Schulman CC, Boyle P. Finasteride significantly reduces acute urinary retention and the need for surgery in patients with symptomatic benign prostatic hyperplasia. Urology 1997;49(6):839-45.
- 2. Andersen JT, Ekman P, Wolf H, Beisland HO, Johansson JE, Kontturi M, Lehtonen T, Tveter K, The Scandinavian BPH study group. Can finasteride reverse the progress of benign prostatic hyperplasia? A two-year placebo-controlled study. Urology 1995;46(5):631-7.
- 3. Barry MJ. Epidemiology and natural history of benign prostatic hyperplasia. Urol Clin North Am 1990;17(3):495-507.
- 4. Barry M, Carlton CE, Coffey D, Fitzpatrick J, Griffiths K, Hald T, Holtgrewe L, Jardin A, McConnell J, Mebust W, Murphy G, Roehrborn C, Smith P, Steg A. World Health Organization Consensus Committee recommendations concerning: 1. Prostate symptom score (WHO-PSS) and quality of life assessment. 2. Diagnostic work-up of patients presenting with symptoms suggestive of prostatism. 3. Patient evaluation for research studies. Prog en Urol 1991;(1):957-72.
- 5. Gormley GJ, Stoner E, Bruskewitz RC, Imperato-McGinley J, Walsh PC, McConnell JD, Andriole GL, Geller J, Bracken BR, Tenover JS, Vaughan ED, Pappas F, Taylor A, Binkowitz B, Ng J, for the Finasteride Study Group. The effect of finasteride in men with benign prostatic hyperplasia. N Engl J Med 1992;327:1185-91.
- 6. Gormley GJ, Stoner E, Rittmaster RS, Gregg H, Thompson DL, Lasseter KC, Vlasses PH, Stein EA. Effects of finasteride (MK-906), a 5 alpha-reductase inhibitor, on circulating androgens in male volunteers. J Clin Endocrinol Metab 1990;70(4):1136-41.
- 7. Guess HA, Heyse JF, Gormley GJ. The effect of finasteride on prostate-specific antigen in men with benign prostatic hyperplasia. Prostate 1993;22(1):31-37.
- 8. Guess HA, Heyse JF, Gormley GJ, Stoner E, Oesterling JE. Effect of finasteride on serum PSA concentration in men with benign prostatic hyperplasia. Urol Clin N Am 1993;20(4):627-36.
- 9. McConnell JD, et al. The Long-Term Effect of Doxazosin, Finasteride, and Combination Therapy on the Clinical Progression of Benign Prostatic Hyperplasia. N Engl J Med 2003; 349:2387-98.
- 10. Nickel JC, Fradet Y, Boake RC, Pommerville PJ, Perreault J-P, Afridi SK, Elhilali MM, Prospect Study Group. Efficacy and safety of finasteride therapy for benign prostatic hyperplasia: results of a 2-year randomized controlled trial (the PROSPECT study). Can Med Assoc J 1996;155(9):1251-9.
- 11. Stoner E, Members of the Finasteride Study Group. Three-year safety and efficacy data on the use of finasteride in the treatment of benign prostatic hyperplasia. Urology 1994;43(3):284-94.
- 12. Tammela TLJ, Kontturi M J. Urodynamic effects of finasteride in the treatment of bladder outlet obstruction due to benign prostatic hyperplasia. J Urol 1993;149(2):342-44.
- 13. Tempany CMC, Partin AW, Zerhouni EA, Zinreich SJ, Walsh PC. The influence of finasteride on the volume of the peripheral and periurethral zones of the prostate in men with benign prostatic hyperplasia. Prostate 1993;22(1):39-42.
- 14. Thompson IM, Goodman PJ, M.S., Tangen CM, Lucia MS, M.D.,Miller GJ, Ford LG, Lieber MM, Cespedes RD, Atkins JN, Lippman SM, Carlin SM, Ryan A, Szczepanek CM, Crowley JJ, Coltman, CA Jr. The Influence of Finasteride on the Development of Prostate Cancer. N Engl J Med 2003;349:211-20.
- 15. Vermeulen A, Giagulli VA, De Schepper P, Buntinx A, Stoner E. Hormonal effects of an orally active 4-azasteroid inhibitor of 5α-reductase in humans. The Prostate 1989; 14(1):45-53.
- 16. Monographie de produit: PROSCARMD comprimés enrobés par film à 5 mg (Organon Canada inc), Date de révision: 15 avril 2021. Numéro de contrôle : 250100.