


Monographie de produit - Sandoz Afatinib
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux |
| Orale | Comprimés pelliculés de 20, 30 et 40 mg d'afatinib (sous forme de dimaléate d'afatinib) | Cellulose microcristalline, crospovidone, dioxyde de silicium colloïdal, dioxyde de titane, FD&C Bleu No.2- carmin d'indigo sur substrat d'aluminium (seulement pour les comprimés de 30 et 40 mg), hypromellose 2910, lactose monohydraté, stéarate de magnésium, polyéthylène glycol 400, polysorbate 80, talc. |
INDICATIONS ET UTILISATION CLINIQUE
Sandoz Afatinib (afatinib) est indiqué comme monothérapie chez les patients présentant un adénocarcinome du poumon métastatique (y compris un épanchement pleural diagnostiqué à la cytologie) porteurs de mutation(s) activatrice(s) du récepteur du facteur de croissance épidermique (EGFR) et n’ayant jamais reçu d’inhibiteur de la tyrosine-kinase de l’EGFR.
- Un test validé est nécessaire pour établir le statut mutationnel de l’EGFR.
- L’efficacité clinique a été fondée sur la survie sans progression et le taux de réponse objective. Il n’y avait aucune différence en termes de survie globale (SG) entre les deux groupes; toutefois, l’analyse du sous-groupe de la SG a démontré un bienfait en termes de SG chez les patients dont la tumeur est porteuse d’une délétion de l’exon 19 (Del19), mais aucun bienfait n’a été observé au niveau de la SG chez les patients présentant la mutation ponctuelle L858R.
- L'innocuité et l'efficacité d’afatinib n'ont pas été établies chez les patients dont la tumeur est porteuse de mutations de l’EGFR autres que Del19 et la mutation ponctuelle de l’exon 21 L858R (voir ESSAIS CLINIQUES).
Sandoz Afatinib (afatinib) est indiqué en monothérapie chez les patients atteints d’un cancer du poumon non à petites cellules (CPNPC) localement avancé ou métastatique d’histologie épidermoïde ayant évolué après une chimiothérapie à base de platine (voir ESSAIS CLINIQUES).
Une surveillance étroite et une prise en charge proactive de la diarrhée sont essentielles à la réussite du traitement par l’afatinib (voir MISES EN GARDE ET PRÉCAUTIONS).
Gériatrie (> 65 ans) : Dans les essais cliniques, plus d’effets indésirables de grade 3 ou plus selon les CTCAE (Common Terminology Criteria for Adverse Events) ont été signalés par les patients de 65 ans ou plus que par ceux de moins de 65 ans (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Pédiatrie (< 18 ans) : L'innocuité et l'efficacité d’afatinib n'ont pas été étudiées chez les enfants. Le traitement des enfants et des adolescents par Sandoz Afatinib n'est pas recommandé.
CONTRE-INDICATIONS
Sandoz Afatinib est contre-indiqué chez les patients présentant une hypersensibilité connue à l'afatinib ou à l'un des ingrédients du produit. (Voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients.)
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Évaluation du statut mutationnel de l’EGFR
Le statut mutationnel de l’EGFR doit être confirmé avant le début du traitement par l’afatinib. Pour l'évaluation du statut mutationnel de l’EGFR, une méthode robuste et bien validée est nécessaire afin d'éviter les déterminations faussement négatives ou faussement positives.
Les données cliniques à l'appui de l'efficacité d’afatinib chez les patients n’ayant jamais reçu d’inhibiteur de la tyrosine-kinase (ITK) de l’EGFR porteurs de mutations peu fréquentes de l’EGFR, y compris de la mutation T790M, sont limitées. Bien que des réponses individuelles aient été observées chez certains patients ayant des mutations peu fréquentes, les preuves de l'activité chez les patients dont la tumeur est porteuse de mutations T790M de novo semblent être plus limitées dans l'étude pivot LUX-Lung 3 (voir Essais cliniques).
Mises en garde et précautions
- Sandoz Afatinib devrait être administré sous la surveillance d'un professionnel de la santé compétent expérimenté dans le traitement et la prise en charge des patients atteints de cancer.
- Le statut mutationnel positif de l’EGFR doit être confirmé avant le début de la monothérapie par Sandoz Afatinib chez les patients présentant un adénocarcinome du poumon (voir Généralités ci-dessous).
Les manifestations indésirables suivantes sont d'importance clinique et/ou peuvent mettre la vie en danger :
- Diarrhée, qui peut entraîner une insuffisance rénale aiguë et un déséquilibre électrolytique grave (voir la section Troubles gastro-intestinaux ci-dessous, POSOLOGIE ET ADMINISTRATION).
- Perforation gastro-intestinale, y compris des cas mortels (voir la section Gastro-intestinal ci-dessous).
- Graves toxicités cutanées (voir la section Peau ci-dessous).
- Maladie pulmonaire interstitielle (MPI) ou événements à type de MPI, y compris des cas mortels (voir la section Respiratoires ci-dessous).
- Hépatotoxicité, y compris des cas peu fréquents d'insuffisance hépatique parfois mortels (voir la section Hépatotoxicité ci-dessous).
Sandoz Afatinib contient du lactose. Les patients atteints de troubles héréditaires rares comme une intolérance au galactose, une déficience en lactase de Lapp ou une malabsorption du glucosegalactose ne devraient pas prendre ce médicament.
Des effets indésirables oculaires, y compris une vision trouble et la kératite, ont été signalées chez des patients traités par l’afatinib et pourraient influencer la capacité des patients de conduire ou de faire fonctionner des machines.
Carcinogenèse et mutagenèse
Aucune étude du pouvoir cancérogène n’a été réalisée avec l’afatinib. L’afatinib n'a présenté aucun pouvoir mutagène ou génotoxique significatif in vitro ou in vivo dans des conditions biologiques (voir TOXICOLOGIE, Génotoxicité).
Cardiovasculaire
Fonction ventriculaire gauche
L'afatinib inhibe HER2 et un dysfonctionnement ventriculaire gauche a été associé à l'inhibition de HER2. Dans l'essai pivot, la fraction d'éjection ventriculaire gauche (FEVG) a été mesurée au départ et durant l'étude chez tous les patients du groupe recevant l’afatinib; toutefois, la surveillance régulière de la FEVG n'était pas obligatoire pour les patients du groupe recevant la chimiothérapie. Au total, 52 patients (25 %) du groupe recevant l’afatinib ont connu une baisse de 10 – 20 % de la FEVG par rapport au départ; chez 12 patients (5,9 %), la baisse de la FEVG était supérieure à 20 % et chez 3 d'entre eux, la FEVG avait chuté sous la limite inférieure de la normale de l'établissement où se déroulait l'étude.
L’afatinib n'a pas été étudié chez des patients ayant une FEVG anormale ou des antécédents cardiaques importants. Chez les patients ayant des facteurs de risque cardiaque et ceux qui souffrent de maladies pouvant influencer la fonction ventriculaire gauche, il faut envisager une surveillance cardiaque, y compris une évaluation de la FEVG au départ et durant le traitement par l'afatinib.
Chez les patients qui présentent des signes/symptômes cardiaques significatifs durant le traitement ou une fraction d'éjection sous la limite inférieure de la normale de l'établissement, il convient d'envisager une consultation en cardiologie ainsi que l'interruption ou l'arrêt du traitement par l'afatinib.
Gastro-intestinal
Diarrhée
Des cas de diarrhée, y compris de diarrhée grave, ont été signalés durant le traitement par l'afatinib (voir EFFETS INDÉSIRABLES). La diarrhée a entraîné une déshydratation, une hypokaliémie significative du point de vue clinique et/ou une atteinte rénale et, dans de rares cas, une issue fatale (voir EFFETS INDÉSIRABLES). Dans les essais pivots, entre 74,7 % et 96,1 % des patients du groupe recevant l'afatinib ont souffert de diarrhée pendant l'étude et, dans 9,9 % à 14,8 % des cas, de diarrhée de grade 3 selon les CTCAE. La diarrhée est généralement survenue durant les 2 premières semaines du traitement. Les cas de diarrhée de grade 3 se sont produits
surtout durant les 6 premières semaines de traitement. Une diarrhée grave s'est produite chez 4,6 % à 6,6 % des patients. La diarrhée a mené à une réduction de la dose et à l'abandon définitif du traitement par l'afatinib chez 14,8 % à 19,7 % et 1,3 % à 4,1 % des patients, respectivement. La majorité des patients souffrant de diarrhée (52,0 % à 92,7 %) ont été traités par des antipéristaltiques. Une surveillance étroite et une prise en charge proactive de la diarrhée sont essentielles à la réussite du traitement par l'afatinib. Une intervention rapide et appropriée peut prévenir l'apparition d'une diarrhée plus grave. Dans le protocole de l'essai LUX-Lung 3, il était recommandé que du lopéramide soit mis à la disposition du patient au début du traitement par l'afatinib et à sa portée en permanence. Les recommandations au sujet de la prise en charge de la diarrhée étaient les suivantes :
En cas de diarrhée (grade 1 des CTCAE), 2 comprimés de 2 mg de lopéramide doivent
être pris immédiatement, suivis de 1 comprimé de 2 mg de lopéramide lors de chaque selle molle, jusqu'à un maximum quotidien de 10 comprimés, c.-à-d., 20 mg de lopéramide.
- Les patients doivent être avisés d'éviter les produits contenant du lactose ou tout aliment qui aggrave la diarrhée.
- L'hydratation orale est essentielle quelle que soit la gravité; dans les cas de diarrhée de grade 2 et de grade 3 selon les CTCAE, il faut assurer une réhydratation appropriée (1,5 L/m2/jour plus l'équivalent de la perte liquidienne réelle) et le remplacement des électrolytes.
- En présence d’une diarrhée de grade 3 ou d’une diarrhée de grade 2 selon les CTCAE qui dure 48 heures ou plus malgré un traitement antidiarrhéique adéquat, l'administration de Sandoz Afatinib doit être suspendue jusqu'au retour à un grade de 1 ou moins selon les CTCAE. Après le rétablissement, le traitement par Sandoz Afatinib peut reprendre à une dose réduite conformément au schéma de réduction de la dose.
- Si la diarrhée ne revient pas à un grade de 1 ou moins selon les CTCAE dans les 14 jours malgré les meilleurs soins de soutien et l'interruption du traitement par Sandoz Afatinib, le patient ne doit plus recevoir Sandoz Afatinib.
Une étroite surveillance et une prise en charge proactive de la diarrhée, y compris une hydratation adéquate et l'administration d'antidiarrhéiques (p. ex., lopéramide), sont essentielles à la réussite du traitement par Sandoz Afatinib. Les patients devraient pouvoir avoir accès facilement aux antidiarrhéiques afin que le traitement puisse être entrepris aux premiers signes de diarrhée et, au besoin, la dose devrait être augmentée jusqu'à la plus forte dose approuvée recommandée. L'administration des antidiarrhéiques devrait se poursuivre jusqu'à ce que la production de selles molles cesse pendant 12 heures. Les patients souffrant de diarrhée grave auront besoin d'une pause dans l'administration de Sandoz Afatinib et d'une réduction de la dose ou d'un arrêt du traitement par Sandoz Afatinib (voir POSOLOGIE ET ADMINISTRATION). Il faut également recommander aux patients de boire une quantité adéquate de liquides pour remplacer les pertes dues à la diarrhée. Les patients qui souffrent de déshydratation peuvent devoir être hospitalisés et recevoir des électrolytes et des liquides par voie intraveineuse.
Avant d'entreprendre le traitement par Sandoz Afatinib, les prescripteurs devraient s'assurer que les patients sont bien informés du risque de diarrhée et en mesure de prendre en charge cet effet secondaire de manière proactive. Les patients doivent avoir les coordonnées d'un médecin expérimenté dans le traitement du cancer et demander des conseils pour la prise en charge de la diarrhée.
Les patients qui présentaient des troubles gastro-intestinaux importants ou survenus récemment et dont la diarrhée était un symptôme majeur, par exemple maladie de Crohn, malabsorption ou grave diarrhée de toute cause ont été exclus de l'essai clinique. Sandoz Afatinib n’est pas recommandé dans cette population de patients.
Perforations gastro-intestinales
Des cas de perforation gastro-intestinale, y compris des cas mortels, ont été signalés durant le traitement par l’afatinib chez 0,2 % des patients ayant participé aux essais cliniques à répartition aléatoire et contrôlés. Dans la majorité des cas, la perforation gastro-intestinale était associée à d’autres facteurs de risque connus, y compris la prise de médicaments concomitants tels que corticostéroïdes, AINS ou agents anti-angiogéniques, des antécédents sous-jacents d’ulcères gastro-intestinaux, une diverticulose sous-jacente, l’âge ou la présence de métastases intestinales aux sites de perforation. Cependant, dans les cas signalés, les patients ne présentaient pas tous des facteurs de risque prédisposants. La perforation gastro-intestinale a été mortelle dans le tiers de tous les cas signalés (dans les essais cliniques et après la commercialisation du médicament). Le traitement par Sandoz Afatinib doit donc être interrompu définitivement chez les patients qui présentent une perforation gastro-intestinale.
Hépatique/biliaire/pancréatique
Hépatotoxicité
Des cas d'insuffisance hépatique, y compris des cas mortels, ont été signalés durant le traitement par l’afatinib chez moins de 1 % des patients. Chez les patients recevant l'afatinib à 40 mg, les fréquences des hausses de grade 2 de l'alanine aminotransférase (ALAT), de l'aspartate aminotransférase (ASAT), de la phosphatase alcaline et de la bilirubine totale variaient de 1,7% à 7,2 %, de 1,7 % à 4,6 %, de 3,2 % à 6,4 % et de 0 % à 1,4 % respectivement. Les valeurs correspondantes pour les cas de grade 3 et plus étaient respectivement de 0,9 % à 2,8 %, de 1,1 % à 2,0 %, de 1,9 % à 4,0 % et de 0 % à 2,2 %.
L’évaluation périodique de la fonction hépatique devrait être effectuée chez tous les patients. Une interruption de l'administration de Sandoz Afatinib peut être nécessaire chez les patients qui présentent une détérioration de la fonction hépatique (voir POSOLOGIE ET ADMINISTRATION). Chez les patients qui présentent une grave atteinte hépatique durant le traitement par Sandoz Afatinib, ce dernier devrait être arrêté.
Immunitaire
Risque de effets indésirables allergiques d'origine immunitaire
L'afatinib se fixe aux protéines plasmatiques et à l'hémoglobine par une liaison covalente (voir
PHARMACOLOGIE DÉTAILLÉE). La présence de protéines modifiées de manière covalente dans le sang peut constituer un risque possible de manifestation indésirable allergique d'origine immunitaire.
Ophtalmologique
Kératite
Les patients présentant des symptômes tels que l’apparition ou l’aggravation d'une inflammation oculaire aiguë, le larmoiement, la sensibilité à la lumière, la vision trouble, la douleur oculaire et/ou la rougeur oculaire devraient être dirigés promptement vers un ophtalmologiste. Dans les essais pivots, le taux global de kératite variait de 0,3 % à 2,2 %. Une kératite de grade 3 a été signalée chez 1 patient (0,4 %). Si un diagnostic de kératite ulcéreuse est confirmé, le traitement par Sandoz Afatinib devrait être interrompu ou arrêté. Si une kératite est diagnostiquée, les bienfaits et les risques de la poursuite du traitement devraient être soigneusement examinés. Sandoz Afatinib devrait être utilisé avec prudence chez les patients ayant des antécédents de kératite, de kératite ulcéreuse ou de sécheresse oculaire grave. Le port de lentilles cornéennes est également un facteur de risque de kératite et d'ulcération (voir EFFETS INDÉSIRABLES).
Respiratoire
Maladie pulmonaire interstitielle (MPI)
Des cas de maladie pulmonaire interstitielle (MPI) ou des événements à type de MPI (tels que l'infiltration pulmonaire, la pneumonite, le syndrome de détresse respiratoire aiguë (SDRA) et l'alvéolite allergique), y compris des cas mortels, ont été signalés chez les patients recevant afatinib pour un cancer du poumon non à petites cellules (CPNPC). Des événements à type de MPI associés au médicament ont été signalés chez 0,7 % des patients traités par l’afatinib dans le cadre de tous les essais cliniques (y compris chez 0,5 % des patients présentant des réactions indésirables à type de MPI de grade ≥3 selon les CTCAE. Dans le cadre des essais LUX-Lung 3 et 8, la fréquence des événements à type de MPI liés au traitement était de 1,3 %. Les événements à type de MPI ont été mortels chez 0,4 % à 0,8 % des patients, respectivement (voir EFFETS INDÉSIRABLES).
Dans tous les cas d'apparition soudaine et/ou d'aggravation inexpliquée de symptômes pulmonaires (dyspnée, toux, fièvre), une évaluation rigoureuse des patients en cause devrait être effectuée pour exclure la MPI. L'administration de Sandoz Afatinib devrait être interrompue pendant l'examen de ces symptômes. Si une MPI est diagnostiquée, il faut mettre fin définitivement à l'administration de Sandoz Afatinib et entreprendre le traitement approprié au besoin.
Les patients ayant des antécédents de MPI ont été exclus des essais cliniques. Sandoz Afatinib n’est pas recommandé dans cette population de patients.
Peau
Effets indésirables cutanées
Des réactions cutanées de grade 3 caractérisées par des lésions bulleuses, vésiculeuses et
exfoliatives se sont produites chez 6 (0,15 %) des 3865 patients qui ont reçu l'afatinib au cours des essais cliniques. Dans les essais LUX-Lung 3 et 8, la fréquence globale des réactions cutanées consistant en éruptions, en érythèmes et en éruptions acnéiformes variait de 70 % à 90 %, et la fréquence des réactions cutanées de grade 3, de 6,6 % à 16,2 %. Un syndrome d'érythrodysesthésie palmo-plantaire (EPP) a été observé chez 1,5 % à 6,6 % des patients. Un syndrome d'EPP de grade 3 selon les CTCAE a été signalé chez 0 % à 1,3 % des patients.
En général, l'éruption se manifeste sous la forme d'une éruption érythémateuse et acnéiforme légère ou modérée, qui peut apparaître ou s'aggraver dans les zones exposées au soleil. Des atteintes cutanées bulleuses, vésiculeuses et exfoliatives ont été signalées, entre autres de rares cas évoquant un syndrome de Stevens-Johnson et une nécrolyse épidermique toxique.
Les études in vitro ont montré que l'afatinib était doté d'un potentiel phototoxique et, chez le rat, l'afatinib s'est accumulé dans la rétine et dans la peau (voir TOXICOLOGIE).
Les patients doivent être avisés d'éviter de s'exposer au soleil ou de se munir d'une protection suffisante contre le soleil. Un traitement précoce des réactions dermatologiques peut faciliter la poursuite du traitement par Sandoz Afatinib. Les patients qui présentent des réactions cutanées prolongées ou graves ont besoin d'une pause dans l'administration du médicament, d'une réduction de la dose, d'un arrêt du traitement (voir POSOLOGIE ET ADMINISTRATION), d'une intervention thérapeutique additionnelle et d'être dirigés vers un spécialiste expérimenté dans la prise en charge de ces effets dermatologiques. Le traitement par Sandoz Afatinib devrait être interrompu si le patient présente une atteinte bulleuse, vésiculeuse ou exfoliative grave.
Périonyxis
Au cours des études pivots, un périonyxis a été signalé chez 11,0 % à 56,8 % des patients. Un périonyxis de grade 3 a été signalé chez 0,5 % à 11,4 % des patients. Le périonyxis a entraîné une réduction de la dose chez 0,8 % à 13,1 % des patients et l'abandon du traitement chez 0,3 % à 0,9 % des patients.
La fréquence et la gravité du périonyxis peuvent être réduites par des mesures préventives et une hygiène de la peau. Les patients doivent être avisés d'éviter les traumatismes aux ongles ou aux extrémités des doigts ainsi que les produits chimiques pouvant être nocifs, tels que les savons, les détergents et les produits pour les ongles. Les patients doivent être avisés de garder les mains propres et sèches. Si un léger périonyxis apparaît, des antibiotiques/antiseptiques et/ou des stéroïdes topiques pourraient être bénéfiques. Dans les cas modérés à graves, des antibiotiques et/ou des stéroïdes topiques ou à action générale ainsi que l'application périodique de nitrate d'argent pourraient être bénéfiques.
Interactions médicamenteuses
Interactions avec la glycoprotéine P (Pgp)
Si de puissants inhibiteurs de la Pgp sont administrés avant Sandoz Afatinib, ils pourraient entraîner une augmentation de l'exposition à l'afatinib et doivent par conséquent être utilisés avec prudence. S'il est nécessaire de prendre des inhibiteurs de la Pgp, ces derniers devraient être administrés en même temps que Sandoz Afatinib ou après. Le traitement concomitant par de
puissants inducteurs de la Pgp peut entraîner une baisse de l'exposition à l'afatinib (voir POSOLOGIE ET ADMINISTRATION, INTERACTIONS MÉDICAMENTEUSES et PHARMACOLOGIE DÉTAILLÉE, Interactions médicament-médicament).
Populations particulières
Femmes enceintes : De par son mode d’action, l'afatinib pourrait nuire au fœtus (voir TOXICOLOGIE).
L'administration de l'afatinib à des lapines gravides à des doses de 5 mg/kg/jour ou plus entraînant des expositions d'au moins 0,2 fois celle prévue chez l'humain selon l'ASC a été associée à des pertes post-implantatoires accrues et, chez les animaux présentant des signes de toxicité maternelle, l'avortement aux stades tardifs de la gestation. Une baisse du poids fœtal ainsi que des variations viscérales et dermiques ont été observées.
Aucune étude n’a été menée auprès de femmes enceintes traitées par l'afatinib. Sandoz Afatinib ne doit pas être utilisé chez les femmes enceintes. On doit recommander aux femmes aptes à procréer d'éviter de devenir enceintes pendant qu'elles reçoivent un traitement par Sandoz Afatinib. Des méthodes de contraception adéquates doivent être utilisées durant le traitement et pendant au moins 2 semaines après la dernière dose. Si la patiente devient enceinte durant le traitement par Sandoz Afatinib, elle doit être informée du risque pour le fœtus.
Fertilité : Aucune étude n'a été réalisée sur la fertilité humaine avec l'afatinib. Les études toxicologiques non cliniques ont révélé des effets sur les organes de la reproduction. Dans une étude portant spécifiquement sur la fertilité chez le rat, on a observé une augmentation de la fréquence des faibles numérations ou de l'absence de spermatozoïdes à 6 mg/kg ou plus, bien que la fertilité globale n’ait pas été affectée. Chez les femelles, une légère baisse du nombre de corps jaunes a été observée à la dose maximale de 8 mg/kg.
Femmes qui allaitent : Les données non cliniques chez des rates en lactation montrent que l'afatinib est excrété dans le lait des mères. Les concentrations moyennes dans le lait 1 heure et 6 heures après l'administration étaient environ 80 et 150 fois plus élevées que les concentrations respectives dans le plasma (Voir TOXICOLOGIE). Ces observations indiquent qu'il est probable que l'afatinib soit excrété dans le lait chez l’humain. Lorsqu'elles prennent Sandoz Afatinib, les mères doivent être avisées de ne pas allaiter pendant au moins 2 semaines après la dernière dose.
Pédiatrie (< 18 ans) : L'innocuité et l'efficacité de l’afatinib n'ont pas été étudiées chez les enfants. Le traitement des enfants et des adolescents par Sandoz Afatinib n'est pas recommandé.
Gériatrie (> 65 ans) : Les patients âgés pourraient être plus susceptibles de souffrir d'un grade plus élevé de certains effets indésirables associés à l'inhibition de l’EGFR, en particulier la diarrhée. Chez les patients traités par l'afatinib à 40 mg (n=497) en monothérapie, des effets indésirables de grade 3 et 4 selon les CTCAE ont été signalés chez 38,8% des patients de moins de 65 ans et chez 53,9 % de ceux de 65 ans et plus. Une diarrhée de grade 3 a été signalée chez 8,2 % des patients de moins de 65 ans et par 14,4 % de ceux de 65 ans et plus. Les patients âgés doivent faire l’objet d’une étroite surveillance en cas d’effets toxiques du médicament.
Sexe féminin, faible poids corporel et atteinte rénale sous-jacente : Une plus forte exposition à l'afatinib a été observée chez les patients de sexe féminin, chez les patients ayant un poids corporel plus faible et chez ceux qui présentaient une atteinte rénale sous-jacente. Il pourrait s'ensuivre un risque plus élevé d’effets indésirables dûs à l'effet du médicament sur l’EGFR, telles que la diarrhée, les éruptions cutanées et la stomatite. Une surveillance plus étroite est recommandée chez les patients présentant ces facteurs de risque.
Atteinte rénale : Il a été démontré que l’exposition à l’afatinib est accrue chez les patients présentant une atteinte rénale modérée ou grave. Il n’est pas nécessaire d’ajuster la dose d’instauration chez les patients qui présentent une atteinte rénale légère ou modérée. Chez les patients présentant une atteinte rénale grave (débit de filtration glomérulaire estimé [DFGe*] de 15 à 29 mL/min/1,73 m2), il faut administrer Sandoz Afatinib à la dose d’instauration de 30 mg une fois par jour. Le traitement par Sandoz Afatinib chez les patients présentant un DFGe inférieur à 15 mL/min ou sous dialyse n’a pas fait l’objet d’étude et n’est pas recommandé.
*Utiliser la formule Modification of Diet in Renal Disease [MDRD] pour estimer le DFGe.
Atteinte hépatique : Aucune étude n'a été effectuée chez des patients présentant une atteinte hépatique grave (classe C de Child Pugh). Le traitement par Sandoz Afatinib n'est pas recommandé chez ces patients.
Surveillance et essais de laboratoire
Évaluation du statut mutationnel de l’EGFR : Le statut mutationnel positif de l’EGFR doit être confirmé avant le début du traitement par Sandoz Afatinib chez les patients présentant un adénocarcinome du poumon. Une méthode robuste et bien validée est nécessaire pour l'évaluation du statut mutationnel de l’EGFR afin d'éviter les déterminations faussement négatives ou faussement positives.
Biochimie clinique : Des tests de la fonction hépatique devraient être effectués au départ et périodiquement durant le traitement par Sandoz Afatinib. Une étroite surveillance des résultats des tests de la fonction hépatique doit être envisagée chez les patients présentant une atteinte hépatique (voir hépatiques/biliaires/pancréatiques).
La fonction rénale et les électrolytes sériques, entre autres le potassium, devraient être surveillés, en particulier chez les patients à risque élevé de déshydratation (voir Gastro-intestinal).
Évaluation de la fonction ventriculaire gauche : Chez les patients ayant des facteurs de risque cardiaque et ceux qui ont des maladies pouvant influencer la fonction ventriculaire gauche, il faut envisager une surveillance cardiaque, y compris une évaluation de la FEVG au départ et durant le traitement par Sandoz Afatinib.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
L'évaluation de l'innocuité de l’afatinib est fondée sur des données provenant de 3 865 patients, y compris 2 135 patients atteints d’un CPNPC traités par l’afatinib en monothérapie à une dose égale ou supérieure à la dose recommandée. Les différents types d’effets indésirables (EI) du médicament étaient généralement associés au mode d'action inhibitrice de l'afatinib sur l’EGFR. Les EI les plus fréquentes étaient la diarrhée et les effets indésirables cutanés ainsi que la stomatite et le périonyxis. Les effets indésirables à type de pneumopathie interstitielle ont été signalés chez 0,7 % de tous les patients traités par l’afatinib et chez 1,3 % à 2,8 % des patients traités par l‘afatinib dans le cadre des essais cliniques pivots LUX-Lung 3 et 8. Dans l'ensemble, une réduction de la dose a entraîné une baisse de la fréquence des effets indésirables courants. Il y a eu des réductions de dose dues aux EI du médicament chez 27 % à 57 % des patients traités par afatinib à 40 mg une fois par jour. Les abandons de traitement en raison d'une diarrhée ou d'une éruption cutanée se sont produits à une fréquence variant de 1,3 % à 4,1 % et de 0 % à 2,6 % respectivement. Des atteintes cutanées bulleuses, vésiculeuses et exfoliatives ont été signalées, entre autres de rares cas évoquant un syndrome de Stevens-Johnson et une nécrolyse épidermique toxique.
Effets indésirables à un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Essai pivot de phase III (LUX-Lung 3)
Dans l'étude pivot LUX-Lung 3, 229 patients qui n'avaient jamais été traités par un inhibiteur de l’EGFR (patients jamais traités par un ITK de l’EGFR) ont reçu l’afatinib à la dose initiale de 40 mg une fois par jour jusqu'à la progression de la maladie ou l'intolérance au médicament. Dans le groupe témoin, 111 patients au total ont reçu jusqu'à 6 cycles de pemetrexed/cisplatine. La durée médiane des traitements a été de 336 et de 105 jours dans les groupes sous afatinib et sous chimiothérapie, respectivement.
Les effets indésirables signalées chez au moins 10 % des patients traités par l’afatinib sont énumérées au Tableau 1 ci-dessous. La fréquence de la diarrhée et de l'éruption cutanée était plus élevée chez les patients traités par l’afatinib que chez ceux qui ont reçu le pemetrexed/cisplatine.
Dans l'ensemble, des EI graves ont été signalés chez 28,8 % des patients. Les EI graves les plus fréquentes (≥1 %) étaient la diarrhée (6,6 %), les vomissements (4,8 %), la dyspnée (1,7 %), la fatigue (1,7 %), la déshydratation (1,3 %), la pneumonie (1,3 %) et la stomatite (1,3 %). Les effets indésirables mortels liées à l’afatinib comprenaient un cas de dyspnée, un de SDRA (MPI), un de septicémie et un décès (sans autre précision).
Dans les essais cliniques sur l’afatinib, les patients ayant une fraction d'éjection ventriculaire gauche (FEVG) anormale, c.-à-d., en deçà de la limite inférieure de la normale de l'établissement, ont été exclus. Dans l'essai LUX-Lung 3, la FEVG a été évaluée chez tous les patients lors de la sélection et toutes les 9 semaines par la suite dans le groupe sous afatinib et au besoin dans le groupe recevant le pemetrexed/cisplatine. Un plus grand nombre de patients traités par l’afatinib (2,2 %; n=5) ont souffert de dysfonctionnement ventriculaire (défini comme un dysfonctionnement diastolique, un dysfonctionnement ventriculaire gauche ou une dilatation ventriculaire; tous de grade <3) comparativement aux patients recevant la chimiothérapie (0,9 %; n=1).
Selon les données groupées de 2 135 patients atteints d’un CPNPC et traités par l’afatinib en monothérapie, des cas d'insuffisance cardiaque (insuffisance ventriculaire gauche aiguë, insuffisance cardiaque et dysfonctionnement diastolique) considérés comme attribuables au médicament par l'investigateur ont été signalés peu fréquemment (<1 %).
Il y a eu des réductions de la dose dues aux EI chez 57 % des patients traités par l’afatinib. De façon générale, la réduction de la dose semble avoir entraîné une plus faible fréquence des effets indésirables courants (p. ex., après la première réduction de la dose, la fréquence de la diarrhée, sans égard au lien de causalité, est passée de 96 % à 52 %).
Les EI entraînant le plus fréquemment (>1 %) une réduction de la dose chez les patients traités par l’afatinib comprenaient la diarrhée (19,7 %), l'éruption cutanée (19,2 %), le périonyxis (13,1 %), la stomatite (10 %), la baisse de l'appétit (3,1 %), les vomissements (3,1 %), le syndrome d'érythrodysesthésie palmo-plantaire (1,7 %), la hausse de l'ALAT (1,3 %), la hausse de l'ASAT (1,3 %), la baisse du débit de filtration glomérulaire (DFG) (1,3 %), les nausées (1,3 %) et le prurit (1,3 %).
Les EI ont motivé l’abandon du traitement par l’afatinib chez 14 % des patients et chez 15% des patients du groupe pemetrexed/cisplatine.
Les EI du médicament ont motivé l’abandon du traitement par l’afatinib chez 8 % des patients et chez 11,7 % des patients du groupe pemetrexed/cisplatine. Les EI liés à l’afatinib qui ont le plus fréquemment (≥0,5 %) motivé l’abandon du traitement durant l'étude pivot ont été la diarrhée (1,3 %), la dyspnée (0,9 %), la pneumopathie interstitielle (0,9 %), l'épanchement pleural (0,9 %), la pneumonie (0,9 %) et le périonyxis (0,9 %).
Tableau 1 : Effets indésirables signalés chez ≥10 % des patients traités par l’afatinib dans l'essai LUX-Lung 3
| Effets indésirablesa | Afatinib n=229 | Pemetrexed/Cisplatin n=111 | ||||
Tous grades (%) | Grade 3 (%) | Grade 4 (%) | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | |
| Troubles gastro-intestinaux | ||||||
| Diarrhée | 96 | 15 | 0 | 23 | 2 | 0 |
| Stomatite1 | 71 | 8 | <1 | 15 | 1 | 0 |
| Nausées | 25 | 1 | 0 | 68 | 4 | 0 |
| Vomissements | 23 | 4 | 0 | 47 | 3 | 0 |
| Constipation | 13 | 0 | 0 | 35 | 0 | 0 |
Tableau 1 : Effets indésirables signalés chez ≥10 % des patients traités par l’afatinib dans l'essai LUX-Lung 3
| Effets indésirablesa | Afatinib n=229 | Pemetrexed/Cisplatin n=111 | ||||
Tous grades (%) | Grade 3 (%) | Grade 4 (%) | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | |
| Chéilite | 12 | 0 | 0 | 1 | 0 | 0 |
| Troubles de la peau et du tissu sous-cutané | ||||||
| Éruption cutanée2 | 71 | 14 | 0 | 11 | 0 | 0 |
| Dermatite acnéiforme3 | 35 | 3 | 0 | 0 | 0 | 0 |
| Prurit4 | 21 | 0 | 0 | 1 | 0 | 0 |
| Sécheresse de la peau5 | 31 | 0 | 0 | 2 | 0 | 0 |
| Alopécie | 13 | 0 | 0 | 18 | 0 | 0 |
| Infections et infestations | ||||||
| Périonyxis6 | 58 | 11 | 0 | 0 | 0 | 0 |
| Rhinopharyngite | 14 | 0 | 0 | 8 | 0 | 0 |
| Cystite7 | 13 | 1 | 0 | 5 | 0 | 0 |
| Infection des voies respiratoires supérieures | 11 | 0 | 0 | 4 | 0 | 0 |
| Troubles du métabolisme et de la nutrition | ||||||
| Diminution de l’appétit | 29 | 4 | 0 | 55 | 4 | 0 |
| Hypokaliémie8 | 11 | 2 | 2 | 5 | 3 | 1 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Épistaxis | 17 | 0 | 0 | 2 | 1 | 0 |
| Toux | 15 | 0 | 0 | 19 | 1 | 0 |
| Rhinorrhée9 | 11 | 0 | 0 | 6 | 0 | 0 |
| Examens | ||||||
| Perte de poids | 17 | 1 | 0 | 14 | 1 | 0 |
| Hausse du taux d'alanine aminotransférase | 11 | 2 | 0 | 4 | 0 | 0 |
| Troubles psychiatriques | ||||||
| Insomnie | 15 | 0 | 0 | 9 | 0 | 0 |
| Troubles du système nerveux | ||||||
| Céphalées | 14 | 0 | 0 | 17 | 0 | 0 |
| Étourdissements | 11 | 0 | 0 | 11 | 0 | 0 |
| Troubles généraux et réactions au point d’administration | ||||||
| Pyrexie10 | 12 | 0 | 0 | 6 | 0 | 0 |
| Troubles musculo-squelettiques et des tissus conjonctifs | ||||||
| Dorsalgie | 14 | 0 | 0 | 12 | 2 | 0 |
| Troubles oculaires | ||||||
| Conjonctivite11 | 11 | 0 | 0 | 3 | 0 | 0 |
a Les grades sont basés sur les CTCAE du NCI v 3.0
1 Comprend stomatite, stomatite aphteuse, inflammation des muqueuses, ulcération de la bouche, érosion de la muqueuse buccale, érosion des muqueuses, ulcération des muqueuses. 2 Comprend le groupe des termes préconisés pour les éruptions cutanées. 3 Comprend acné, acné pustuleuse, dermatite acnéiforme. 4 Comprend prurit, prurit généralisé.
5 Comprend peau sèche, peau gercée.
6 Comprend périonyxis, infection des ongles, infection du lit de l'ongle. 7 Comprend cystite, infection des voies urinaires.
8 Comprend hypokaliémie, baisse du potassium sanguin.
9 Comprend rhinorrhée, inflammation nasale.
10Comprend pyrexie, hausse de la température corporelle. 11Comprend conjonctivite, irritation conjonctivale, hyperémie conjonctivale.
Tableau 2 : Effets indésirables révélés par des résultats anormaux des analyses de laboratoire par SO signalées chez ≥10 % des patients traités par l’afatinib dans l'essai LUX-Lung 3
| Afatinib N=229 | Pemetrexed/ Cisplatin N=111 | |||
| Effet indésirable | Tous grades (%) | Grades 3-4 (%) | Tous grades (%) | Grades 3-4 (%) |
| Hausse du taux d'alanine aminotransférase | 11 | 2 | 4 | 0 |
| Hypokaliémie1 | 11 | 4 | 5 | 4 |
1 Comprend hypokaliémie, baisse du potassium sanguin.
SO = système organique.
Effets indésirables considérés comme liées à l’afatinib par l'investigateur et signalées chez 1 à 10% des patients dans l'essai LUX-Lung 3 (tous grades)
Infections et infestations : Cystite (4 %), rhinite (2 %), cellulite (1 %), zona (1 %), infections des voies respiratoires supérieures (1 %).
Troubles hématologiques et du système lymphatique : Anémie (3 %), leucopénie (2 %).
Troubles gastro-intestinaux : Dyspepsie (4 %), sécheresse buccale (4 %), douleur abdominale (3 %), constipation (3 %), ballonnement abdominal (2 %), douleur abdominale haute (2 %), gastrite (2 %), reflux gastro-oesophagien pathologique (2 %), dysphagie (1 %), malaise abdominal (1 %), hémorragie gingivale (1 %), proctalgie (1 %), ulcération de la langue (1 %).
Troubles hépatobiliaires : Fonction hépatique anormale (2 %).
Troubles du système nerveux : Dysgueusie (7 %), céphalées (5 %), étourdissements (4 %), hypoesthésie (2 %).
Troubles musculosquelettiques et des tissus conjonctifs : Spasmes musculaires (3 %), dorsalgie (2 %), myalgie (2 %), arthralgie (1 %), douleur thoracique musculosquelettique (1 %).
Troubles de la peau et du tissu sous-cutané : Alopécie (10 %), syndrome d'érythrodysesthésie palmo-plantaire (7 %), trouble unguéal (6,1 %), hypertrichose (3 %), douleur cutanée (3 %), hyperpigmentation de la peau (1 %).
Troubles rénaux et urinaires : Atteinte/insuffisance rénale (4 %), protéinurie (1 %).
Troubles oculaires : Conjonctivite (8 %), sécheresse oculaire (5 %), kératite (2 %), blépharite (2 %), larmoiement accru (2 %), cataracte (1 %), écoulement oculaire (1 %), vision trouble (1 %).
Examens : Hausse de l'alanine aminotransférase (7 %), hausse de l'aspartate aminotransférase (5 %), hausse de la phosphatase alcaline sanguine (2 %), baisse de l'hémoglobine (1 %).
Troubles généraux et réactions au point d’administration : Pyrexie (5 %), asthénie (4%), œdème périphérique (3 %), oedème (2 %), xérosis (2 %), douleur thoracique (1 %).
Troubles psychiatriques : Insomnie (5 %).
Troubles du métabolisme et de la nutrition : Hypokaliémie (6 %), déshydratation (2 %).
Troubles respiratoires, thoraciques et médiastinaux : Rhinorrhée (10 %), toux (3 %), sécheresse nasale (3 %), dyspnée (2 %), douleur oropharyngée (2 %), hémoptysie (1 %), pneumopathie interstitielle (1 %).
Troubles vasculaires : Hypertension (2 %).
Blessure, empoisonnement et complications dues à des interventions : Plaie (1 %).
Les EI liés à l'afatinib d'importance clinique survenues à une fréquence <1 % comprennent:
Troubles hématologiques et du système lymphatique : Lymphopénie, neutropénie Troubles cardiaques : Insuffisance mitrale
Troubles gastro-intestinaux : Pancréatite aiguë
Troubles généraux et réactions au point d’administration : Décès
Infections et infestations : Septicémie
Examens : Hausse de l'amylase sanguine, hausse de la créatine phosphokinase sanguine, baisse du nombre de neutrophiles
Troubles du métabolisme et de la nutrition : Hypocalcémie, hyponatrémie Troubles respiratoires, thoraciques et médiastinaux : Embolie pulmonaire Troubles de la peau et du tissu sous-cutané : Hyperkératose
Essai pivot de Phase III (LUX-Lung 8)
Dans l’essai pivot LUX-Lung 8 (1200.125), 392 patients atteints d’un CPNPC épidermoïde ont été traités par l’afatinib à une dose initiale de 40 mg par jour et 395 patients ont été traités par de l’erlotinib à 150 mg une fois par jour. Tous les patients devaient 1) avoir déjà reçu au moins 4 cycles de chimiothérapie à base de platine, 2) s’être rétablis des toxicités causées par le traitement antérieur, 3) présenter un statut ECOG de 0 ou 1, et 4) présenter un fonctionnement organique adéquat, y compris une fraction d’éjection ventriculaire gauche (FEVG) normale. Les patients ont poursuivi le traitement jusqu’à la progression de la maladie ou à l’intolérance au traitement. La durée moyenne du traitement a été plus longue dans le groupe de traitement par l’afatinib (120,8 jours) comparativement au groupe de traitement par l’erlotinib (97,2 jours).
Les effets indésirables signalés chez au moins 10 % des patients traités par l’afatinib sont énumérées au Tableau 3 ci-dessous. L’incidence de diarrhée, de stomatite et de périonyxis était considérablement plus élevée chez les patients traités par l’afatinib comparativement à ceux traités par l’erlotinib.
Dans l’ensemble, des effets indésirables graves ont été signalés chez 44,1 % des patients dans les
deux groupes de traitement. Les effets indésirables les plus fréquents avec l’afatinib étaient la pneumonie (6,6 %), la progression d’un néoplasme malin (5,9 %), la diarrhée (4,6 %), la déshydratation (3,1 %) et la dyspnée (3,1 %). Les cas de déshydratation étaient généralement associés à la diarrhée. Des effets indésirables mortels ont été signalés chez 19,6 % des patients du groupe de l’afatinib et 18,0 % des patients du groupe de l’erlotinib. Les effets indésirables mortels étaient principalement dus à la progression de la maladie (p. ex., progression d’un néoplasme malin) et/ou des signes et symptômes de progression de la maladie (p. ex., dyspnée). Les effets indésirables mortels ont été classifiés comme étant attribuables au médicament chez 6 patients (1,5 %) du groupe de l’afatinib et chez 5 patients (1,3 %) du groupe de l’erlotinib. Dans le groupe de traitement par l’afatinib, 2 décès associés au médicament ont été identifiés en fonction du terme préconisé pneumopathie interstitielle et 1 décès a été attribué à chacun des termes préconisés suivants : pneumonie, insuffisance respiratoire, insuffisance rénale aiguë et détérioration de la santé physique en général. Dans le groupe de traitement par l’erlotinib, les 5 décès associés au médicament ont été attribués à la péritonite, à la MPI, à la pneumonie, à la pneumonite et à une occlusion intestinale.
Les effets indésirables graves signalés le plus fréquemment dans le groupe de l’erlotinib étaient la dyspnée (7,6 %), la pneumonie (4,1 %), la progression d’un néoplasme malin (4,1 %) et l’insuffisance respiratoire (3,0 %).
Dans l’ensemble, 26,5 % des patients du groupe de traitement par l’afatinib ont présenté des effets indésirables ayant entraîné une réduction de la dose. Les effets indésirables de ce genre les plus fréquents étaient la diarrhée (14,8 %), l’éruption cutanée/l’acné (5,9 %) et la stomatite (3,1 %). Dans le groupe de traitement par l’erlotinib, 14,2 % des patients ont présenté des effets indésirables ayant entraîné une réduction de la dose. Les effets indésirables de ce genre les plus fréquents étaient l’éruption cutanée/l’acné+ (9,4 %) et la diarrhée (3,5 %).
Des effets indésirables ayant entraîné l’abandon du traitement ont été signalés chez 20,2 % des patients du groupe de l’afatinib. Les effets indésirables ayant entraîné le plus fréquemment l’abandon du traitement étaient la diarrhée (4,1 %) et l’éruption cutanée/l’acné (2,6 %). Des effets indésirables associés au médicament et ayant entraîné l’abandon ont été signalés chez 10,5 % des patients.
Dans le groupe de l’erlotinib, des effets indésirables ayant entraîné l’abandon du traitement ont été signalés chez 17,0% des patients. Les effets indésirables ayant entraîné le plus fréquemment l’abandon du traitement étaient la diarrhée (1,5 %) et l’éruption cutanée/l’acné (2,0 %). Des effets indésirables associés au médicament et ayant entraîné l’abandon ont été signalés chez 4,8% des patients.
Tableau 3 : Effets indésirables signalés chez ≥10 % des patients traités par l’afatinib dans l'essai LUX-Lung 8
| Afatinib n=392 | Erlotinib n=395 | |||||
| Effets indésirables | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | Tous grades (%) | Grade 3 (%) | Grade 4 (%) |
| Total ayant présenté des EI | 100 | 32 | 6 | 98 | 35 | 5 |
Tableau 3 : Effets indésirables signalés chez ≥10 % des patients traités par l’afatinib dans l'essai LUX-Lung 8
| Afatinib n=392 | Erlotinib n=395 | |||||
| Effets indésirables | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | Tous grades (%) | Grade 3 (%) | Grade 4 (%) |
| Troubles gastro-intestinaux | ||||||
| Diarrhée | 75 | 10 | 0.8 | 41 | 3 | 0.3 |
| Stomatite | 30 | 4 | 11 | 0.5 | ||
| Nausées | 21 | 2 | 16 | 1 | 0.3 | |
| Vomissements | 13 | 0.8 | 10 | 1 | 0.3 | |
| Constipation | 11 | 11 | 0.3 | |||
| Troubles de la peau et du tissu sous-cutané | ||||||
| Éruption cutanée/acné | 70 | 7 | 70 | 11 | ||
| Éruption cutanée | 61 | 5 | 57 | 8 | ||
| Acné | 14 | 1 | 18 | 3 | ||
| Prurit | 10 | 0.3 | 13 | |||
| Sécheresse de la peau | 9 | 0.5 | 12 | |||
| Troubles généraux et réactions au point d'administration | ||||||
| Fatigue | 34 | 5 | 0.3 | 30 | 6 | 0.8 |
| Troubles du métabolisme et de la nutrition | ||||||
| Diminution de l’appétit | 25 | 3 | 26 | 2 | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Dyspnée | 20 | 3 | 0.8 | 24 | 5 | 1.0 |
| Toux | 17 | 0.5 | 18 | 0.5 | ||
| Hémoptysie | 13 | 0.5 | 12 | 0.5 | 0.3 | |
| Infections et infestations | ||||||
| Périonyxis | 11 | 0.5 | 5 | 0.3 | ||
| Épreuves | ||||||
| Perte pondéral | 10 | 0.5 | 13 | 0.5 | ||
| Troubles hématologiques et lymphathiques | ||||||
| Anémie | 9 | 2 | 0.5 | 11 | 2 | |
Anomalies aux épreuves de laboratoire
Tableau 4 : Anomalies aux épreuves de laboratoire survenues chez ≥10% des patients du groupe afatinib et à une incidence ≥2% plus élevée que dans le groupe de l’erlotinib dans le cadre de l’essai Lux-Lung 8
| Anomalie aux épreuves de laboratoire | Afatinib n=392 | Erlotinib n=395 | ||
| Tous grades (%) | Grades 3-4 (%) | Tous grades (%) | Grades 3-4 (%) | |
| Augmentation du taux de phosphate alcaline | 34 | 2 | 31 | 0 |
| Diminution de la numération des globules blancs | 12 | 1 | 8 | 1 |
| Diminution du taux de potassium | 11 | 1 | 8 | 1 |
Effets indésirables considérés comme liés à l’afatinib par l'investigateur et déclarés chez 1 à
10 % des patients dans l'essai LUX-Lung 8 (tous grades)
Troubles hématologiques et du système lymphatique : Anémie (3 %)
Troubles oculaires : Conjonctivite (2 %), sécheresse oculaire (2 %)
Troubles gastro-intestinaux : Vomissements (8 %), ulcération buccale (4 %), douleur abdominale supérieure (2 %), douleur abdominale (2 %), douleur buccale (2 %), constipation (2 %), dyspepsie (1 %), sécheresse buccale (1 %)
Troubles généraux et réactions au point d’administration : Fatigue (8 %), asthénie (6 %)
Infections et infestations : Folliculite (2 %), infection fongique (1 %), rhinite (1 %)
Examens : Perte pondérale (3 %), augmentation du taux d’alanine aminotransférase (1 %), augmentation du taux sanguin de créatinine (1 %), diminution du taux sanguin de magnésium (1 %)
Troubles du métabolisme et de la nutrition : Déshydratation (4 %), hypokaliémie ( (2 %)
Troubles musculosquelettiques et des tissus conjonctifs : Spasme musculaire (1 %)
Troubles du système nerveux : Dysgueusie (2 %)
Troubles rénaux et urinaires : Insuffisance rénale aiguë (1 %)
Troubles respiratoires, thoraciques et médiastinaux : Épistaxis (2 %), dyspnée (2 %), toux (1 %), rhinorrhée (1 %)
Troubles de la peau et du tissu sous-cutané : Dermatite acnéiforme (10 %), peau sèche (9 %), prurit (8 %), acné (4 %), exfoliation cutanée (3 %), fissures cutanées (3 %), toxicité cutanée (2 %), dermatite (2 %), syndrome d'érythrodysesthésie palmo-plantaire (2 %), alopécie (1 %), érythème (1 %), xérodermie (1 %)
Les EI liés à l'afatinib d'importance clinique survenus à une fréquence <1 % comprennent :
Troubles gastro-intestinaux : Perforation gastro-intestinale
Effets indésirables du médicament déterminés à la suite de la commercialisation Syndrome de Stevens-Johnson, nécrolyse épidermique toxique et perforation gastrointestinale
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Les réactions catalysées par les enzymes du CYP450 jouent un rôle négligeable dans le
métabolisme et l'élimination de l'afatinib. De plus, l'afatinib n'est pas un inhibiteur des enzymes du CYP450 (CYP1A2, 2B6, 2C8, 2C9, 2C19 et 3A4). Par conséquent, les interactions médicament-médicament de l'afatinib avec des composés qui sont des substrats des enzymes du CYP450 et/ou qui modulent leur activité sont considérées comme peu probables. Par contraste, l'afatinib est un substrat et un inhibiteur de la glycoprotéine P (Pgp). Les médicaments qui altèrent la fonction de la Pgp peuvent avoir des effets sur l'exposition générale à l'afatinib, tandis que l'afatinib, à son tour, peut augmenter l'exposition générale aux médicaments administrés en concomitance s'il s'agit de substrats de la Pgp.
Interactions médicament-médicament
Interactions avec la glycoprotéine P (Pgp)
Selon les données des études in vitro, l'afatinib est un substrat et un inhibiteur de la Pgp. Selon les données cliniques, l'administration concomitante d'inhibiteurs ou d'inducteurs puissants de la Pgp peut altérer l'exposition à l'afatinib. Les résultats d'un essai sur les interactions médicamenteuses ont montré que l'exposition à l'afatinib et les concentrations plasmatiques de ce dernier étaient augmentées lorsque l’afatinib était administré après le ritonavir, un puissant inhibiteur de la Pgp. Dans un autre essai où le ritonavir a été administré en même temps que l’afatinib ou après, l'exposition à l'afatinib et les concentrations plasmatiques de ce dernier n'ont pas augmenté de façon significative. S'ils sont administrés avant l’afatinib, les inhibiteurs puissants de la Pgp (entre autres le ritonavir, la cyclosporine A, le kétoconazole, l'itraconazole, l'érythromycine, le vérapamil, la quinidine, le tacrolimus, le nelfinavir, le saquinavir et l'amiodarone) peuvent augmenter l'exposition à l'afatinib (voir MISES EN GARDE ET PRÉCAUTIONS et PHARMACOLOGIE DÉTAILLÉE, Interactions médicament-médicament).
Les puissants inducteurs de la Pgp (entre autres la rifampicine, la carbamazépine, la phénytoïne, le phénobarbital ou le millepertuis) peuvent réduire l'exposition à l'afatinib (voir MISES EN GARDE ET PRÉCAUTIONS et PHARMACOLOGIE DÉTAILLÉE, Interactions médicament-médicament).
Interactions médicament-aliment
L'administration concomitante d'un repas riche en lipides avec l’afatinib a entraîné une baisse significative d'environ 50 % de l'exposition à l'afatinib selon la mesure de la Cmax et de 39% selon l'ASC0-∞. Sandoz Afatinib devrait être administré sans nourriture (voir POSOLOGIE ET ADMINISTRATION et Pharmacocinétique).
Effets au médicament sur le style de vie
Les antécédents de tabagisme et la consommation d’alcool n'ont pas eu d'effet sur la pharmacocinétique de l'afatinib.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Le traitement par Sandoz Afatinib devrait se poursuivre jusqu'à la progression de la maladie ou jusqu'à ce qu'il ne soit plus toléré par le patient (voir le Tableau 5).
Patients présentant une atteinte rénale
Il a été démontré que l’exposition à l’afatinib est accrue chez les patients présentant une atteinte rénale modérée ou grave. Il n’est pas nécessaire d’ajuster la dose d’instauration chez les patients qui présentent une atteinte rénale légère ou modérée. Chez les patients présentant une atteinte rénale grave (débit de filtration glomérulaire estimé [DFGe*] de 15 à 29 mL/min/1,73 m2), il faut administrer Sandoz Afatinib à la dose d’instauration de 30 mg une fois par jour. Le traitement par Sandoz Afatinib chez les patients présentant un DFGe inférieur à 15 mL/min ou sous dialyse n’a pas fait l’objet d’étude et n’est pas recommandé.
*Utiliser la formule Modification of Diet in Renal Disease [MDRD] pour estimer le DFGe.
Patients présentant une atteinte hépatique
L'ajustement posologique de la dose d’instauration n'est pas recommandé chez les patients présentant une atteinte hépatique légère ou modérée. Le traitement par Sandoz Afatinib n'est pas recommandé chez les patients présentant une atteinte hépatique grave (classe C de Child-Pugh).
Pédiatrie
Le traitement des enfants et des adolescents par Sandoz Afatinib n'est pas recommandé.
Utilisation d'inhibiteurs de la glycoprotéine P (Pgp)
L'utilisation concomitante de puissants inhibiteurs ou inducteurs de la Pgp avec Sandoz Afatinib devrait être évitée. S'il est nécessaire de prendre des inhibiteurs de la Pgp, ceux-ci devraient être administrés en même temps que Sandoz Afatinib ou après. Les patients devraient faire l'objet d'une étroite surveillance des toxicités liées à l’afatinib qui pourraient justifier un ajustement posologique (voir MISES EN GARDE ET PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES, Dose recommandée et ajustement posologique et PHARMACOLOGIE DÉTAILLÉE, Interactions médicament-médicament).
Posologie recommandée et ajustement posologique
La dose initiale recommandée de Sandoz Afatinib est de 40 mg une fois par jour par voie orale.
Sandoz Afatinib doit être pris à jeun au moins 1 heure avant ou 3 heures après la prise de nourriture (voir INTERACTIONS MÉDICAMENTEUSES et Pharmacocinétique). Les comprimés doivent être avalés entiers avec de l’eau.
Les patients aux prises avec des vomissements ne doivent PAS prendre de dose additionnelle de Sandoz Afatinib en remplacement de toute perte éventuelle. Il faut prendre la dose suivante selon l’horaire prévu.
Ajustement de la dose en raison d’effets indésirables
Les effets indésirables symptomatiques du médicament (p. ex., diarrhée grave/persistante ou manifestation indésirable cutanée) peuvent être pris en charge avec succès par l'interruption du traitement et des réductions de la dose de Sandoz Afatinib comme il est indiqué au Tableau 5 (voir EFFETS INDÉSIRABLES; pour plus d'information sur la prise en charge de effets
indésirables particuliers, voir MISES EN GARDE ET PRÉCAUTIONS).
Tableau 5 : Information sur les ajustements posologiques en raison d’effets indésirables
Effet indésirable lié au médicament selon les CTCAEa | Posologie recommandée de Sandoz Afatinib | |
| Grade 1 ou grade 2 | Pas d'interruption b | Pas d'ajustement posologique |
| Grade 2 prolongé ou intolérable c | Interruption pendant un maximum de 14 jours jusqu'à un grade 0/1b | Reprendre à dose réduite par tranches de 10 mgd |
| Tout grade ≥ 3 | Interruption pendant un maximum de 14 jours jusqu'à un grade 0/1b | Reprendre à dose réduite par tranches de 10 mgd |
a CTCAE du NCI v 3.0
b En cas de diarrhée, prendre un antidiarrhéique (p. ex. lopéramide) immédiatement et continuer dans le cas de diarrhées persistantes jusqu'à ce que la production de selles cesse pendant 12 heures.
c Diarrhée de ≥48 heures, éruption cutanée de ≥7 jours, nausées et/ou vomissements malgré un traitement antiémétique de ≥7 jours, insuffisance rénale (selon la créatininémie, une protéinurie nouvellement apparue, ou une nouvelle baisse du taux de filtration glomérulaire de plus de 50 %) ou un autre EI de grade 2 selon les CTCAE mal toléré de ≥7 jours.
d Si le patient n'est pas revenu à un grade ≤1 des CTCAE dans les 14 jours ou s'il ne peut tolérer 20 mg/jour, le traitement par Sandoz Afatinib devrait être arrêté de manière définitive.
Pour la maladie pulmonaire interstitielle (MPI), voir MISES EN GARDE ET PRÉCAUTIONS, Troubles respiratoires, Maladie pulmonaire interstitielle.
Omission de dose
Si le patient oublie de prendre une dose de Sandoz Afatinib, il doit la prendre le même jour, dès qu’il se rend compte de son oubli. Toutefois, si la prochaine dose doit être prise dans les 8 heures suivantes, la dose oubliée doit être sautée.
SURDOSAGE
Symptômes
La dose maximale de l’afatinib étudiée chez un nombre limité de patients dans les essais de phase I était de 160 mg une fois par jour pendant 3 jours et de 100 mg une fois par jour pendant 2 semaines. Les effets indésirables observés à cette dose étaient principalement dermatologiques (éruptions) et gastro-intestinales (en particulier des cas de diarrhée). Une surdose de 360 mg d’afatinib ingérée par 2 adolescents en santé (en concomitance avec d'autres médicaments) a été associée aux effets indésirables du médicament suivantes : nausées, vomissements, asthénie, étourdissements, céphalée, douleur abdominale et hausse de l'amylase (<1,5 fois la LSN). Les deux adolescents se sont rétablis par la suite.
Traitement
Il n'existe pas d'antidote spécifique à une surdose de Sandoz Afatinib. Si l'on soupçonne un surdosage, l'administration de Sandoz Afatinib devrait être suspendue et des soins de soutien, instaurés. S'il y a lieu, l'élimination de l'afatinib peut être obtenue par vomissement ou lavage
gastrique.
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L'afatinib se lie de manière covalente aux domaines kinase de l’EGFR (ErbB1), de HER2 (ErbB2) et de HER4 (ErbB4) et inhibe irréversiblement l'autophosphorylation de la tyrosinekinase, ce qui entraîne une régulation à la baisse de la signalisation par les membres de la famille ErbB.
Pharmacodynamique
Effets sur l'intervalle QT
L'effet possible de l'administration continue de l'afatinib à 50 mg sur l'intervalle QT a été évalué dans le cadre d'une étude réalisée dans ce but auprès de 60 patients cancéreux. La durée médiane du traitement a été de 56,5 jours et 49 patients étaient évaluables pour la mesure de l'intervalle QT. L'analyse primaire de l'intervalle QT (c.-à-d., la variation moyenne de l'intervalle QT apparié dans le temps et corrigé pour la fréquence cardiaque selon la formule de Fridericia [QTcF] entre le départ et le jour 14 du 1er traitement entre 1 et 24 heures après l'administration de l'afatinib) a révélé une baisse de 0,3 ms (IC bilatéral à 90 % : -2,8 - 2,3).
Pharmacocinétique
Absorption et Distribution : Après l’administration de l'afatinib par voie orale, les concentrations maximales (Cmax) d'afatinib sont atteintes entre 2 et 5 heures plus tard. L'augmentation des valeurs moyennes de Cmax et d'ASC0-∞ a été légèrement plus que proportionnelle à la dose dans l'intervalle allant de 20 mg à 50 mg de l'afatinib. L'exposition générale à l'afatinib est réduite de 50 % (Cmax) et de 39 % (ASC0-∞) lorsque le médicament est administré en même temps qu'un repas riche en lipides comparativement à l'administration à jeun. Selon les données pharmacocinétiques de population dérivées des essais cliniques sur divers types de tumeurs, une baisse moyenne de 26 % de l'ASCτ,ss a été observée lorsque des aliments étaient consommés durant la période allant de 3 heures avant à 1 heure après la prise de l'afatinib.
In vitro, environ 95 % de l'afatinib se lie aux protéines plasmatiques humaines. Le volume de distribution était de 1 940 L pour un traitement d'une seule dose et de 2 770 L à l'état d’équilibre. La biodisponibilité absolue de l'afatinib est inconnue.
Métabolisme et Excrétion :
Les réactions métaboliques catalysées par des enzymes jouent un rôle négligeable pour l'afatinib in vivo. Les principaux métabolites de l'afatinib dans la circulation existent sous forme liée de
manière covalente à des protéines.
Après l’administration d'une solution de 15 mg d'afatinib par voie orale, 85,4 % de la dose a été récupérée dans les fèces et 4,3 %, dans l'urine. Le composé d'origine, l'afatinib, représentait 88 % de la dose récupérée. La demi-vie terminale apparente est de 37 heures. Les concentrations plasmatiques à l'état d'équilibre de l'afatinib sont atteintes dans les 8 jours de multiples administrations, entraînant une accumulation de 2,77 fois (ASC) et de 2,11 fois (Cmax).
Atteinte hépatique
L'afatinib est principalement éliminé par excrétion biliaire/fécale. Chez des volontaires présentant une atteinte hépatique légère (classe A de Child Pugh) ou modérée (classe B de Child Pugh), l'exposition était semblable à celle observée chez des sujets ne présentant pas une atteinte hépatique. Une atteinte hépatique légère ou modérée selon les résultats anormaux des tests de la fonction hépatique ne présentait pas de corrélation avec aucun changement important de l'exposition à l'afatinib.
Atteinte rénale
Moins de 5 % d'une dose unique d'afatinib est excrétée par les reins. L’exposition à l’afatinib chez des sujets présentant une atteinte rénale a été comparée à celle de volontaires en santé suivant l’administration d’une dose unique de 40 mg de l'afatinib. Chez les sujets présentant une atteinte rénale modérée (débit de filtration glomérulaire estimé [DFGe] de 30 à 59 mL/min selon la formule MDRD), l’exposition était de 101 % (Cmax) et de 122 % (ASC0-tz) comparativement aux témoins en santé. Chez les sujets présentant une atteinte rénale grave (débit de filtration glomérulaire estimé [DFGe] de 15 à 29 mL/min selon la formule MDRD), l’exposition était de 122 % (Cmax) et de 150 % (ASC0-tz) comparativement aux témoins en santé. Selon cet essai et l’analyse des données pharmacocinétiques de population dérivées d’essais cliniques sur divers types de tumeurs, on peut en conclure qu’il n’est pas nécessaire d’ajuster la dose d’instauration chez les patients qui présentent une atteinte rénale légère (DFGe de 60 à 89 mL/min) ou modérée (DFGe de 30 à 59 mL/min) (voir Populations particulières et Posologie et administration). Chez les patients présentant une atteinte rénale grave (DFGe de 15 à 29 mL/min), il faut administrer Sandoz Afatinib à la dose d’instauration de 30 mg une fois par jour (voir Populations particulières et Posologie et administration). L'afatinib n’a pas fait l’objet d’étude chez des patients présentant un DFGe inférieur à 15 mL/min ou sous dialyse.
Poids corporel, sexe, âge et race
Selon l'analyse des données de pharmacocinétique de population, le poids corporel, le sexe, l'âge et la race n'ont pas d'effet d'importance clinique sur l'exposition à l'afatinib.
ENTREPOSAGE ET STABILITÉ
Conserver à 15 – 30 ⁰C.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Conserver en lieu sûr, hors de la portée des enfants.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Sandoz Afatinib est offert en plaquette alvéolée. Chaque plaquette alvéolée contient 10 comprimés. Trois plaquette alvéolées sont emballées dans une boîte contenant 3 x 10 comprimés pelliculés par boîte (30 unités).
Les comprimés pelliculés Sandoz Afatinib sont offerts en trois teneurs différentes de 40 mg, de 30 mg et de 20 mg d'afatinib (sous forme de base libre) correspondant à 59,12 mg, à 44,34 mg et à 29,56 mg de dimaléate d'afatinib, respectivement.
- Les comprimés de 20 mg sont blancs à blanc cassé, ronds, biconvexes, enrobés et gravés de l'inscription « 20 » sur une face et « AF » sur l'autre.
- Les comprimés de 30 mg sont bleu foncé, ronds, biconvexes, enrobés et gravés de l'inscription «30 » sur une face et « AF » sur l'autre.
- Les comprimés de 40 mg sont bleu pâle, ronds, biconvexes, enrobés et gravés de l'inscription « 40 » sur une face et « AF » sur l'autre.
Excipients
Noyau du comprimé : cellulose microcristalline, crospovidone, dioxyde de silicium colloïdale, lactose monohydraté, stéarate de magnésium.
Enrobage : hypromellose 2910, polyéthylène glycol 400, polysorbate 80, talc, dioxyde de titane, colorant contenant du FD&C Bleu No.2- carmin d'indigo sur substrat d'aluminium (seulement pour les comprimés de 40 mg et de 30 mg).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : DCI : Afatinib
DCI modifié : Dimaléate d'afatinib
Nom chimique :
DCI modifié : Dimaléate de (2E)-N-[4-(3-chloro-4-fluoroanilino]-7-{[(3S)-oxolan-3-yl]oxy}quinoxazolin-6-y]-4(diméthylamino)but-2-énamide
Chemical abstract 9CI : 2-buténamide, N-[4-[(3-chloro-4-fluorophényl)amino]-7-[[(3S)-tétrahydro-3-furanyl]oxy]-6-quinazolinyl]-4-(diméthyl-amino)-, (2E)-, (2Z)-2-butènedioate (1:2)
Formule moléculaire et masse moléculaire : C24H25ClFN5O3 × 2 C4H4O4 ou
C32H33ClFN5O11
718,08 g/mol (sel)
485,94 g/mol (base libre)
Formule développée :
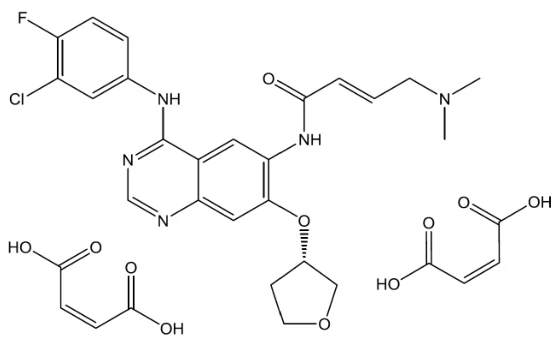
Propriétés physicochimiques : Poudre cristalline blanche à jaune brunâtre.
Hautement soluble dans l’eau et dans les tampons aqueux à pH de 1,1 et 4,5 (> 50 mg/mL). Entre un pH de 6,8 à 7,5, la solubilité diminue considérablement mais dépasse toujours 1 mg / mL
pKa1 = 4,96 ± 0,01
pKa2 = 8,02 ± 0,01
La base libre à deux groupes ionisables en raison de la présence des groupes diméthylamine et quinazoline
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude de biodisponibilité comparative à dose unique (1 x 40 mg), monocentrique, randomisée, croisée, à l'aveugle, comparant Sandoz AFAtinib (Sandoz Canada Inc.) et PrGIOTRIF® (Boehringer Ingelheim (Canada) Ltd.), a été menée auprès de 36 volontaires sains, hommes et femmes à jeun. Un résumé des données de biodisponibilité de 34 sujets est présenté dans le tableau ci-dessous.
TABLEAU SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Afatinib (1 x 40 mg) De données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance (90%) |
| ASC 0-72 (ngꞏh/mL) | 615,007 629,700 (20,0) | 612,538 630,518 (24,7) | 100,4 | 95,8 – 105,3 |
Cmax (ng/mL) | 25,511 26,722 (30,9) | 25,072 26,369 (34,4) | 101,8 | 96,4 – 107,4 |
| Tmax§ (h) | 6,00 (5,00 – 14,00) | 6,00 (4,00 – 12,00) | ||
* Comprimé de Sandoz AFAtinib à 40 mg (sous forme de dimaléate d'afatinib) (Sandoz
Canada Inc.).
† Comprimé (d’afatinib) de PrGiotrif® à 40 mg (sous forme de dimaléate d'afatinib)
(Boehringer Ingelheim (Canada) Ltd., Canada).
§ Représenté sous forme de médiane (étendue) seulement.
En raison de la longue demi-vie d'élimination de l'afatinib, la ASCI et la T1/2 n'ont pas pu être calculés avec précision à partir des données obtenues dans cette étude
Aspect démographiques de l’étude et organisation de l’essai
L'efficacité et l'innocuité d’afatinib en monothérapie dans le traitement de patients atteints d'un adénocarcinome pulmonaire porteur de mutations activatrices de l’EGFR et qui n'ont jamais été traités par un inhibiteur de la tyrosine-kinase de l’EGFR ont été évaluées dans le cadre d’un essai contrôlé à répartition aléatoire (LUX-Lung 3) et d’un essai de phase II à un seul groupe (LUX-Lung 2).
Essai LUX-Lung 3 (1200.32)
L'efficacité et l’innocuité d’afatinib en traitement de première intention de patients atteints d'un adénocarcinome pulmonaire métastatique (y compris un épanchement pleural diagnostiqué à la cytologie) porteur de mutations de l’EGFR ont été évaluées dans le cadre d'un essai international, multicentrique, à répartition aléatoire et en mode ouvert (LUX-Lung 3). Les patients, qui n'avaient jamais reçu de traitement à action générale pour leur maladie avancée ou métastatique, ont été soumis au dépistage de 29 mutations différentes de l’EGFR effectué dans un laboratoire central par une méthode fondée sur la réaction en chaîne de la polymérase (PCR) (TheraScreen® : EGFR29 Mutation Kit, Qiagen Manchester Ltd).
Les patients (N=345) ont été répartis au hasard (2:1) pour recevoir une fois par jour 40 mg d’afatinib par voie orale (N=230) jusqu'à la progression de la maladie ou l’intolérance au traitement, ou du pemetrexed (500 mg/m2) et du cisplatine (75 mg/m2) administrés tous les 21 jours (N=115) pour un maximum de 6 cycles. La répartition aléatoire a été stratifiée en fonction du statut mutationnel de l’EGFR (L858R; Del 19; autre) et de la race (asiatique; non asiatique). La durée médiane des traitements a été de 336 et de 105 jours dans les groupes sous afatinib et sous chimiothérapie, respectivement.
Parmi les patients répartis au hasard, 65 % étaient des femmes, l'âge médian était de 61 ans, 26 % étaient de race blanche et 72 %, asiatique, l'indice fonctionnel ECOG initial était de 0 (39 %) ou de 1 (61 %) et 11 % et 89 % avaient une maladie de stade IV, respectivement. Au total, 89 % des patients présentaient les deux mutations courantes de l’EGFR (Del19 et L858R) et 11 % avaient d'autres mutations moins fréquentes. Les patients présentant des métastases cérébrales évolutives (c.-à-d., stables depuis <4 semaines et/ou symptomatiques et/ou nécessitant un traitement par un anticonvulsivant ou des stéroïdes et/ou maladie leptoméningée) ont été exclus de l'étude.
Une amélioration statistiquement significative de la SSP, établie par un examen indépendant (principal paramètre d'évaluation de l'efficacité), a été démontrée chez les patients sous afatinib comparativement à ceux du groupe témoin sous chimiothérapie.
Figure 1 : Courbe de Kaplan-Meier de la SSP par groupe de traitement dans l'étude LUX
Lung 3 (ensemble de la population, examen indépendant)
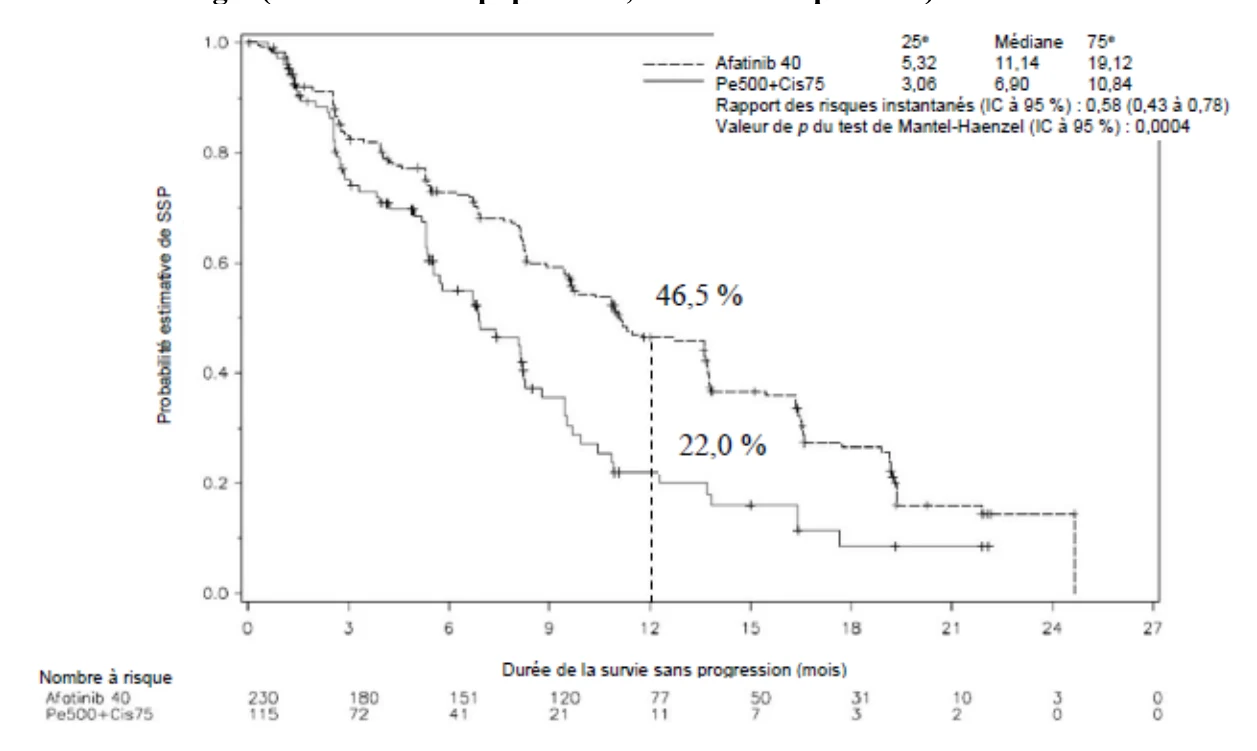
Tableau 6 : Résultats de l'évaluation de l'efficacité sous afatinib comparativement au pemetrexed/cisplatine (LUX-Lung 3) selon la première analyse (examen indépendant).
Ensemble de la population à l’étude | Afatinib (N=230) | Pemetrexed/ Cisplatin (N=115) | RRI/RRA1 (IC à 95 %) | Valeur de p4 |
Survie sans progression (SSP)3 Mois (médiane) IC à 95 % | 11,1 (9,6 à 13,6) | 6,9 (5,4 à 8,2) | RRI : 0,58 (0,43-0,78) | 0,0004 |
Taux de réponse objective (RC + RP)1 IC à 95 % | 56,1%2 (49,4 à 62,6) | 22,6%2 (15,3 à 31,3) | ORR 4,66 (2,77-7,83) | <0,0001 |
| Survie globale (SG) Mois (médiane)3 IC à 95 % | 28,1 (24,6 à 33,0) | 28,2 (20,7 à 33,2) | RRI : 0,91 (0,66-1,25) | 0,55 |
| Durée de la réponse Mois (médiane)3 IC à 95 % | 11,1 (8,5 à 12,6) | 5,5 (4 1 à 8,3) | - | - |
RRI = rapport des risques instantanés; RRA = rapport des risques approchés; 1 RC = réponse complète; RP = réponse partielle
2 Réponse complète : n = 1 sous afatinib; n = 0 sous chimiothérapie 3 Actualisation de l'analyse de la SG de janvier 2013 basée sur 175 événements.
Survie globale
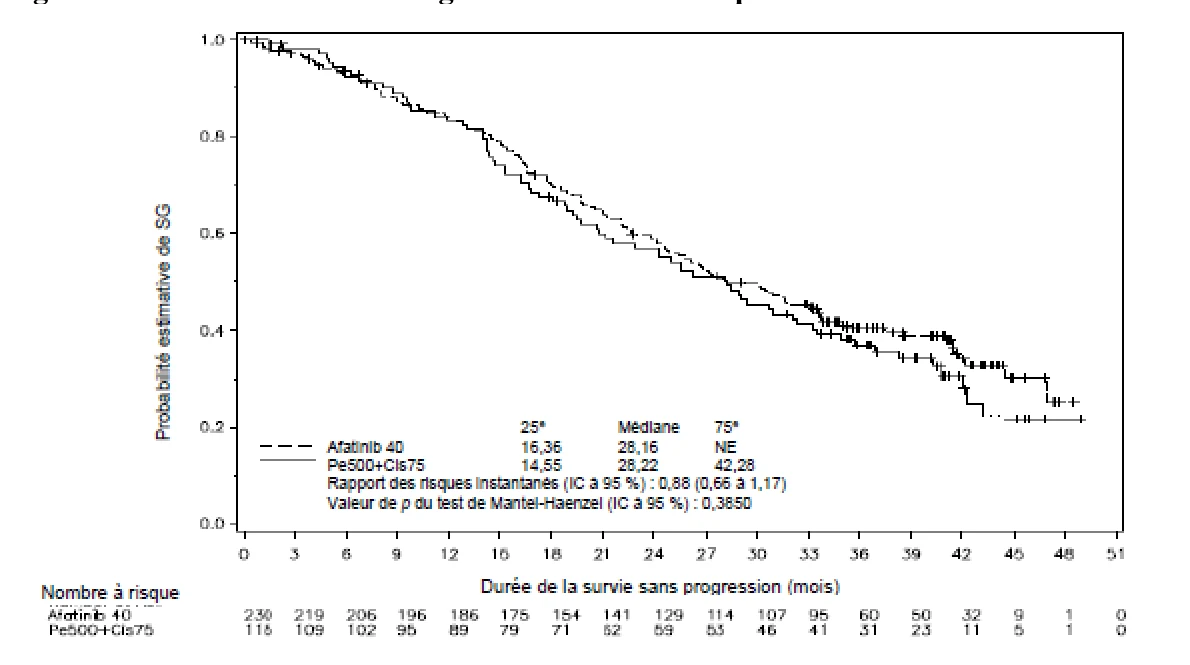
Le suivi médian pour la survie globale (SG) dans le cadre de cet essai était de 40,8 mois. La SG médiane était de 28,2 mois dans le groupe de l’afatinib et de 28,2 mois dans le groupe de la chimiothérapie (RRI : 0,88; p=0,3850).
Figure 2 : Probabilité de survie globale / ensemble de patients randomisés
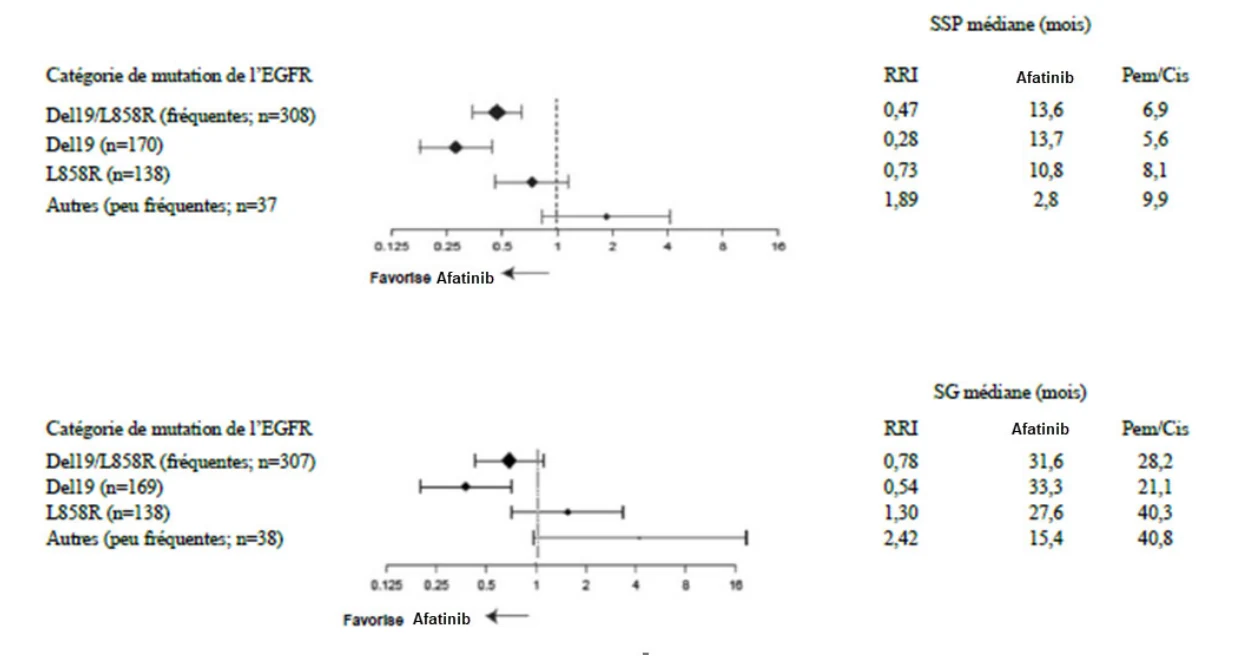
Des analyses de sous-groupes ont été effectuées en fonction du facteur de stratification du statut mutationnel de l’EGFR (Del19 vs L858R vs autres) et de la catégorie de mutation (fréquente [Del 19 ou L858R] vs peu fréquente [autre]).
L’effet du traitement par l’afatinib sur la survie globale était plus marqué dans le sous-groupe de patients présentant des mutations de l’EGFR fréquentes que dans la population totale comparativement à la chimiothérapie. Chez les patients présentant des mutations de l’EGFR fréquentes, la SG médiane était de 31,6 mois dans le groupe de l’afatinib et de 28,2 mois dans celui de la chimiothérapie (RRI : 0,78; IC à 95 % : 0,579, 1,057; p=0,1090). Parmi le sous-groupe de patients présentant des mutations de l’EGFR fréquentes, on a observé une amélioration significative de la survie globale chez les patients présentant la mutation Del19 lorsque l’afatinib était utilisé comme traitement de première intention comparativement à la chimiothérapie (RRI : 0,54; p=0,0015; IC à 95 % : 0,36, 0,79).
Il n’y avait aucune différence significative en termes de SG chez les patients présentant une mutation de l’EGFR de la catégorie L858R (RRI : 1,30; IC à 95 % : 0,80, 2,11; p=0,2919).
Les résultats des analyses de sous-groupes de la SSP et de la SG sont présentés à la Figure 3.
Figure 3 : Graphique en forêt de la SSP et de la SG pour les catégories de mutations de l’EGFR fréquentes (Del19, L858R) et peu fréquentes (autre)
Maîtrise des symptômes et qualité de vie liée à la santé
Les paramètres d'évaluation préétablis de qualité de vie liée à la santé étaient la toux, la dyspnée et la douleur. Durant le traitement, le taux de participation au questionnaire s'est établi entre 78 % et 99 %. Comparativement à la chimiothérapie, l’afatinib a significativement retardé le temps écoulé avant l’aggravation de la toux (médiane non atteinte c. 8 mois pour afatinib c. chimiothérapie; RRI : 0,60; IC à 95 % : 0,41 à 0,87) et de la dyspnée (médiane de 10,3 mois c. 2,9 mois; RRI : 0,68, IC à 95 % : (0,50 à 0,93). Aucune différence significative n'a été signalée pour la douleur (médiane de 4,2 mois c. 3,1 mois; RRI : 0,83, IC à 95 % : 0,62 à 1,10). Le temps écoulé avant l’aggravation était plus court dans le groupe sous afatinib pour la diarrhée (RRI : 7,736) et l'irritation buccale (RRI : 2,47). Aucune différence n'a été observée entre les traitements en ce qui a trait au temps écoulé avant la détérioration de l'état de santé général (RRI : 1,01).
Essai LUX-Lung 2 (1200.22)
L'étude LUX-Lung 2 était un essai de phase II à un seul groupe en mode ouvert visant à examiner l'efficacité et l’innocuité d’afatinib en monothérapie chez des patients n'ayant jamais reçu d'ITK de l’EGFR atteints d'un adénocarcinome pulmonaire localement avancé ou métastatique (stade IIIb ou IV) porteur de mutations activatrices de l’EGFR. Au total, 129 patients ont été recrutés pour un traitement de première intention (N=61) ou de deuxième intention (N=68) (c.-à-d., après l'échec d'une chimiothérapie antérieure).
Dans le traitement de première intention, le TRO confirmé a été estimé à 66 % par un examen
indépendant, comparativement à 57 % chez les patients traités en deuxième intention.
Analyse de l’efficacité d’afatinib chez des patients n’ayant jamais reçu d’ITK de l’EGFR et ayant des tumeurs présentant des mutations peu courantes de l’EGFR (LUX-Lung 2, -3 et -
6)
Une analyse des données d’un total de 75 patients n’ayant jamais reçu d’ITK, souffrant d’adénocarcinomes du poumon au stade avancé (stade IIIb-IV) présentant des mutations peu courantes de l’EGFR, définies par toutes les mutations autres que les mutations Del 19 et L858R, a été effectuée dans trois essais cliniques sur afatinib avec génotypage tumoral prospectif (essais de phase 3 LUX-Lung 3 et -6, et l’essai de phase 2 LUX-Lung 2 comportant un seul groupe). Les patients avaient reçu afatinib à 40 mg (dans les trois essais) ou à 50 mg (LUXLung 2), par voie orale, une fois par jour.
Chez les patients avec tumeurs présentant soit les mutations G719X (N=18), L861Q (N=16) ou la mutation de substitution S7681 (N=8), le TRO confirmé était de 72,2 %, 56,3 % et 75,0 %, respectivement, et la durée médiane de la réponse était de 13,2 mois, 12,9 mois et 26,3 mois, respectivement.
Afatinib chez des patients atteints d’un CPNPC métastatique d’histologie épidermoïde ayant déjà reçu un traitement
Essai LUX-Lung 8 (1200.125)
L’efficacité et l’innocuité d’afatinib en traitement de deuxième intention chez des patients atteints de CPNPC d’histologie épidermoïde avancé ont été examinées dans le cadre de l’essai mondial, à répartition aléatoire et en mode ouvert de phase III LUX-Lung 8. Les patients qui avaient reçu au moins quatre cycles de traitement à base de platine en première intention ont par la suite été répartis au hasard dans un rapport de 1:1 pour recevoir une fois par jour 40 mg d’afatinib ou 150 mg d’erlotinib jusqu’à la progression de la maladie. L’augmentation de la dose d’afatinib à 50 mg était autorisée après le premier cycle (28 jours) de traitement s’il n’y avait que peu ou pas d’effets indésirables liés au médicament (c’est-à-dire, absence de diarrhée, d’éruption cutanée, de stomatite et/ou d’autres effets liés au médicament de grade supérieur à 1 selon les CTCAE), si le protocole d'administration du médicament avait été respecté et s’il n’y avait eu aucune réduction antérieure de la dose. La répartition aléatoire a été stratifiée selon la race (sujets d’Asie de l’Est vs sujets ne provenant pas d’Asie de l’Est). Le paramètre d’évaluation principal était la SSP (analysée après au moins 372 manifestations déclarées à l’issue d’un examen indépendant) en utilisant RECIST v.1.1; la SG était le paramètre d’évaluation secondaire clé (analysée après la survenue des premiers 632 décès). Les autres paramètres d’évaluation secondaires comprenaient le taux de réponse objective et la qualité de vie liée à la santé.
Au total, 795 patients ont été répartis au hasard. L’âge médian des patients admis à l’essai était de 64,0 ans; 83,8 % des patients étaient de sexe masculin et 72,8 % étaient de race blanche et 21,6 % provenaient de l’Asie de l’Est. Parmi les 91,6 % patients classifiés comme étant « autres fumeurs ou ex-fumeurs », 19,6 % étaient fumeurs. Au moment de la sélection, 32,7 % des
patients obtenaient un score à l’échelle ECOG de 0 et 66,8 % avaient un score de 1. Presque tous les patients (99,4 %) présentaient une maladie de stade IIIb (12,1 %) ou IV (87,3 %) au moment de la sélection. Dans l’ensemble, 3,5 % des patients présentaient une sous-classification histologique mixte et 0,5 % avaient une sous-classification histologique non différenciable. Les autres patients (96,0 %) présentaient une sous-classification histologique épidermoïde uniquement.
Cette étude a permis de démontrer que le traitement de deuxième intention par l’afatinib a entraîné une amélioration significative sur le plan statistique de la survie sans progression (SSP) et de la survie globale (SG) chez les patients atteints d’un CPNPC épidermoïde comparativement à l’erlotinib. Lors de la première analyse de la SSP, la SSP médiane était de 2,43 mois dans le groupe sous l’afatinib et de 1,94 mois dans le groupe recevant l’erlotinib (RRI : 0,82; IC à 95 % : 0,676 à 0,998; p=0,0427). L’analyse finale de la SSP portant sur tous les patients répartis au hasard a confirmé les résultats antérieurs (voir le Tableau 8). Les résultats de l’analyse primaire de la SG ont démontré une réduction significative du risque de décès chez les patients traités par l’afatinib comparativement à ceux du groupe de l’erlotinib (RRI : 0,81; IC à 95 % : 0,69, 0,95, p=0,0077).
Tableau 8 : Résultats relatifs à l’efficacité d’afatinib par rapport à l’erlotinib dans le cadre de l’essai LUX-Lung 8
| Afatinib (n=335) | Erlotinib (n=334) | RRI/RRA (IC à 95 %) Valeur de p1 | |
SSP Mois (médiane) | 2,43 (1,91, 2,92) | 1,94 (1,87, 2,17) | RRI : 0,822 (0,68, 1,00) 0,0427 |
SG Mois (médiane) | 7,92 (7,19, 8,74) | 6,77 (5,85, 7,79) | RRI : 0,81 (0,69, 0,95) 0,0077 |
Taux de réponse objective (RC + RP)* | 5,5 % (3,49, 8,24) | 2,8 % (1,39, 4,90) | RRA : 2,06 (0,98, 4,32) 0,0551 |
* RC = réponse complète; RP = réponse partielle; SSP = survie sans progression; SG = survie globale; RRI = rapport des risques instantanés; RRA = rapport des risques approchés
1 La valeur de p de la SSP/SG est fondée sur un test de Mantel-Haenszel stratifié; la valeur de p du taux de réponse objective est fondée sur une régression logistique.
Figure 4 : Probabilité de survie sans progression (revue indépendante) /ensemble des patients randomisés
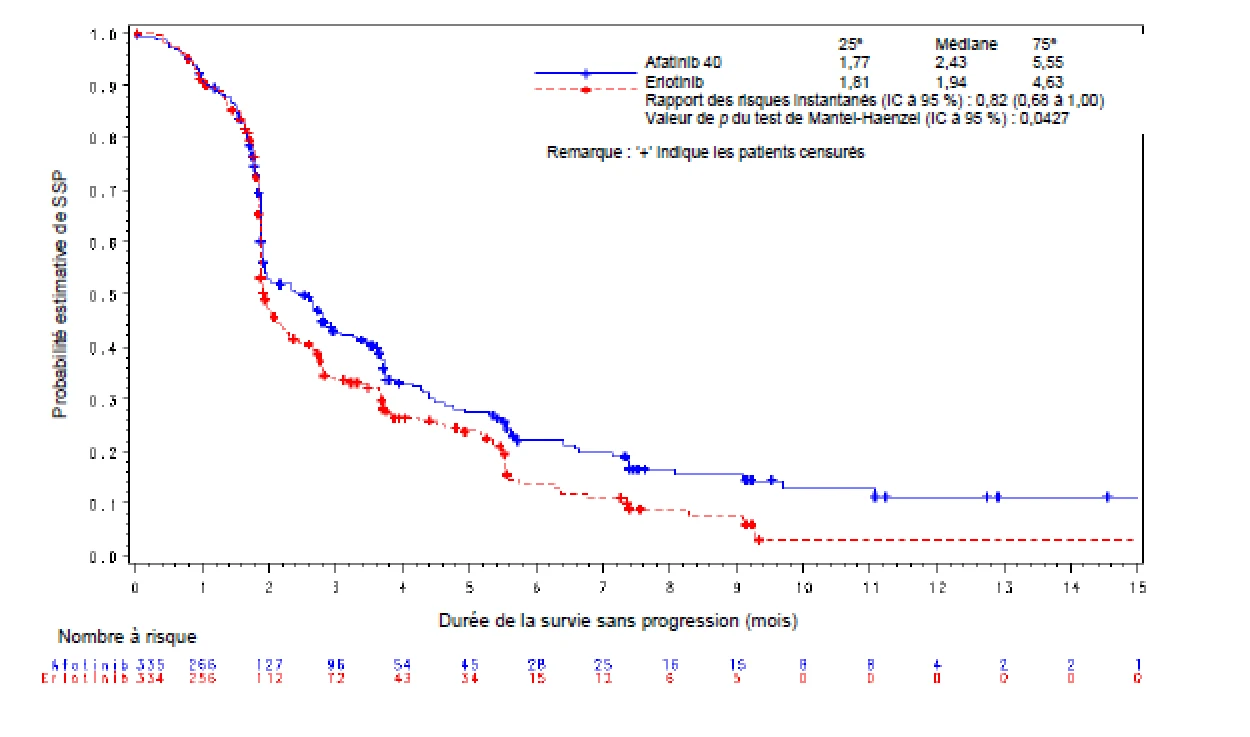
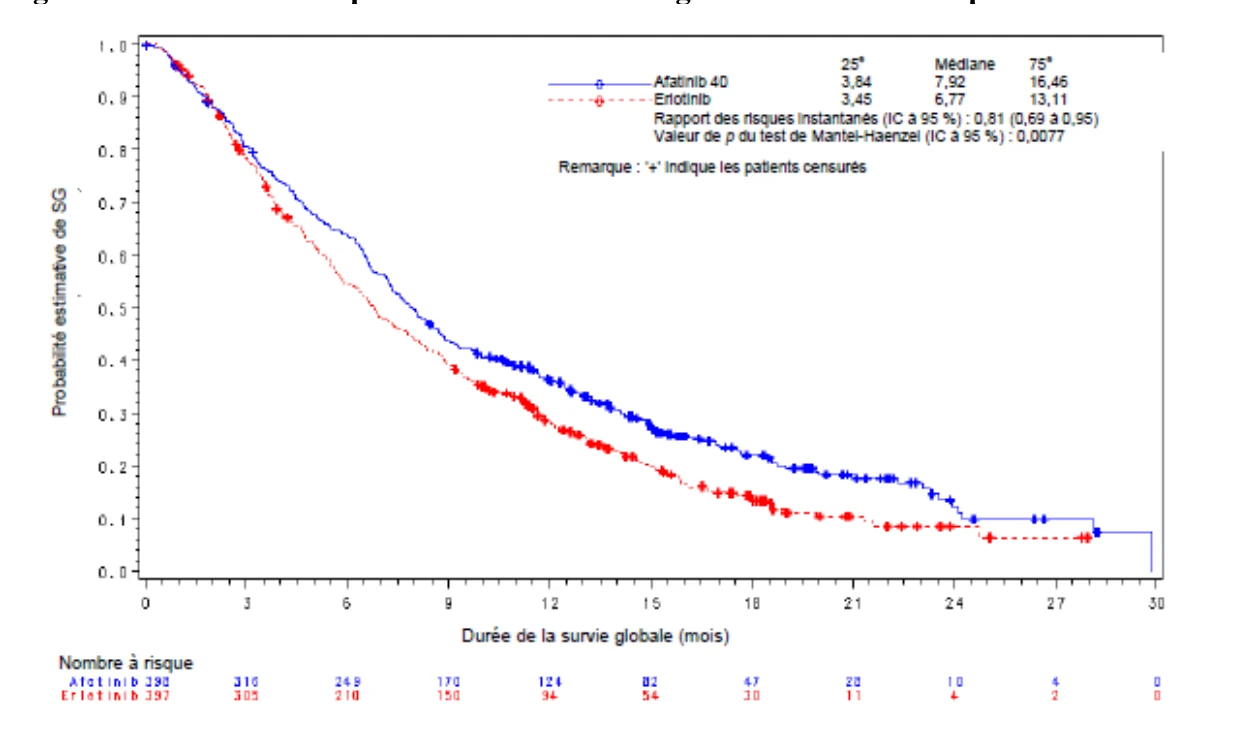
Figure 5 : Courbes de Kaplan-Meier de la survie globale/ensemble des patients randomisés
Les paramètres d’évaluation prédéterminés pour la qualité de vie liée à la santé comprenaient les symptômes de toux, de dyspnée et de douleur, ainsi que l’état de santé en général/qualité de vie liée à la santé tels que mesurés à l’aide des questionnaires EORTC QLQ-C30 et QLQ-LC13. Les traitements par l’afatinib et l’erlotinib ont été comparés en termes de proportion de patients présentant un changement de son état, de délai avant la détérioration et le changement des scores au fil du temps. Durant le traitement, le taux de participation aux questionnaires s'est établi entre 69 % et 99 %. Un nombre significativement plus élevé de patients dans le groupe afatinib a signalé une amélioration de l’état de santé en général/qualité de vie comparativement aux patients traités par l’erlotinib (35,7 % vs 28,3 %, p=0,0406). Une proportion plus élevée de patients sous afatinib ont connu une atténuation de la toux (43,4 % vs 35,2 %, p=0,0294) et de la dyspnée (51,3 % vs 44,1 %, p=0,0605), tandis qu’aucune différence n’a été observée dans le cas de la douleur (40,2 % vs 39,2 %, p=0,7752). L’afatinib a significativement prolongé l’aggravation de la dyspnée (RRI : 0,79; p=0,0078). L’afatinib a significativement retardé le délai avant l’aggravation de la dyspnée comparativement à l’erlotinib : 2,63 mois vs 1,91 mois, respectivement. Le délai médian avant l’aggravation de la toux était de 4,53 mois avec l’afatinib et de 3,65 mois avec l’erlotinib (RRI : 0,89, p=0,2562); aucune différence n’a été observée en ce qui a trait au délai avant l’aggravation de la douleur (RRI : 0,99, p=0,8690). Le délai avant l’aggravation de la diarrhée et de l’ulcération buccale était significativement plus court dans le groupe de l’afatinib (RRI : 1,81 et 1,59, respectivement). Un nombre plus élevé de patients ont signalé une dysphagie dans le groupe de l’afatinib comparativement à l’erlotinib (RRI : 1,12). Au fil du temps, les scores moyens de la toux, de la dyspnée et de la douleur ainsi que du fonctionnement physique, lié au rôle, cognitif et émotionnel se sont nettement améliorés sous l’afatinib comparativement à l’erlotinib. Les scores moyens au fil du temps étaient significativement pires pour la diarrhée, l’ulcération buccale et la dysphagie dans le groupe de l’afatinib comparativement à l’erlotinib. Aucune différence n’a été observée entre l’afatinib et l’erlotinib en ce qui a trait aux changements du score de l’état global/qualité de vie au fil du temps.
PHARMACOLOGIE DÉTAILLÉE
Les caractéristiques pharmacocinétiques fondamentales de l'afatinib étaient comparables chez les volontaires en santé et les patients atteints de cancer, et aucune différence n'a été observée dans la pharmacocinétique de l'afatinib entre les patients ayant divers types de tumeurs solides de stade avancé. Étant donné que la biodisponibilité absolue de l'afatinib est inconnue, le volume de distribution et les valeurs de clairance doivent être interprétés avec prudence.
Absorption et distribution
Les concentrations plasmatiques maximales (Cmax) de l'afatinib ont été atteintes 2 à 5 heures après l'administration. Par la suite, les concentrations plasmatiques d'afatinib diminuent de façon bi-exponentielle, ce qui suggère une cinétique d'élimination à deux compartiments.
La liaison moyenne de l'afatinib-[14C] à des protéines in vitro dans des échantillons de plasma est de 95,0 % et non saturable jusqu'à 500 nM. L'afatinib se distribue également dans les cellules
sanguines. La liaison de l'afatinib à l'albumine sérique humaine (45 g/L) est modérée (79,6 %). La liaison de l'afatinib à 150 nM à la glycoprotéine alpha-1-acide (AGP) augmente avec la concentration de protéines, passant de 11,6 % à 0,1 g/L d'AGP à 90,6 % à 10 g/L d'AGP. Le volume de distribution était élevé après un traitement par une seule dose (1 940 L) et à l'état d’équilibre (2 770 L).
L'afatinib se lie de manière covalente à l'albumine sérique et à l'hémoglobine humaines.
Métabolisme et élimination
L'afatinib est peu métabolisé. Le métabolisme de l'afatinib dépend de réactions d'addition de Michael qui entraînent la formation d'adduits avec des protéines ou de petites molécules nucléophiles. Les réactions catalysées par les enzymes du CYP450 jouent un rôle négligeable dans le métabolisme de l'afatinib chez l'humain.
Selon un essai avec de l'afatinib marqué au [14C], la principale voie d'excrétion de l'afatinib passe par les fèces (85,4 %); seulement 4,3 % du produit radiomarqué au [14C] a été excrété par les reins. Le composé d'origine représente 88 % de la radioactivité excrétée; au total 89,5 % de la radioactivité a été récupérée.
La demi-vie terminale de l'afatinib était de 21,4 heures après une dose unique et de 37,2 heures à l'état d’équilibre. Les moyennes géométriques globales de la clairance étaient comparables après un traitement par une seule dose (1 050 mL/min) et à l'état d’équilibre (898 mL/min).
Proportionnalité à la dose, accumulation et variabilité
La pharmacocinétique de l'afatinib n'est pas linéaire, l'augmentation de l’exposition étant un peu plus que proportionnelle à la dose (Cmax et ASC0-∞) entre 20 et 50 mg.
Les concentrations plasmatiques à l'état d'équilibre ont été atteintes dans les 8 premiers jours de traitement par l’afatinib. Les moyennes géométriques globales du ratio d'accumulation aux doses de 10 à 100 mg étaient de 2,77 selon l'ASC0-∞ et de 2,11 selon la Cmax. Les concentrations plasmatiques minimales d'afatinib sont demeurées stables pendant la période de traitement observée (jusqu'à 6 mois et plus).
Une variabilité inter-individuelle modérée à élevée des concentrations plasmatiques en fonction du temps a été observée à toutes les doses. Dans le groupe recevant la dose de 40 mg, le coefficient de variation géométrique allait de 50,8 % à 221 %. La variabilité intra-individuelle des concentrations plasmatiques minimales d'afatinib allait de 22,2 % à 67,5 %.
Facteurs intrinsèques
L'influence de facteurs intrinsèques sur les caractéristiques pharmacocinétiques de l'afatinib a été examinée dans des analyses de pharmacocinétique de population au moyen des quelques données obtenues de plusieurs études de phase II et III. Les résultats de l'analyse pharmacocinétique groupée de la population traitée par l’afatinib en monothérapie, qui comportait 927 patients atteints de cancer, dont 764 avaient un CPNPC, sont résumés ci-dessous.
Les effets de l'âge, de la race, du sexe et du poids corporel sur l'exposition à l'afatinib ont été considérés comme dénués d’importance clinique.
Clairance de la créatinine (ClCr) : L'exposition à l'afatinib augmente en concomitance avec une baisse de la clairance de la créatinine (ClCr). Comparativement à des patients ayant une ClCr de 90 à 120 mL/min (pas d'insuffisance rénale), l'exposition (ASCτ,ss) à l'afatinib augmente de 20 % et de 40 % chez les patients dont la ClCr est de 90 à 60 mL/min (légère insuffisance rénale) ou de 59 à 30 mL/min (insuffisance rénale modérée), respectivement. Les concentrations plasmatiques maximales de l'afatinib à l'état d'équilibre (Cmax.ss) augmentent également lorsque la clairance de la créatinine (ClCr) diminue. Comparativement à des patients ayant une ClCr de 90 à 120 mL/min (pas d'insuffisance rénale), la Cmax.ss de l'afatinib augmente de 15 % et de 30% chez les patients dont la ClCr est de 90 à 60 mL/min (légère insuffisance rénale) ou de 59 à 30 mL/min (insuffisance rénale modérée), respectivement.
L'ampleur de l'effet individuel de l’indice fonctionnel ECOG, du taux de lactate déshydrogénase, du taux de phosphatase alcaline et des protéines totales n'ont pas été considérés comme cliniquement importants.
Facteurs extrinsèques
L'état nutritionnel avait un effet statistiquement significatif sur l'exposition à l'afatinib et sur son absorption. L'administration d’afatinib après un déjeuner riche en lipides et en calories a réduit la Cmax de 50 % et l'ASC0-∞ de 39 %. Le délai médian avant l'atteinte de la Cmax était significativement plus long en présence d'aliments (6,90 h) qu'à jeun (3,02 h).
Populations particulières
L'exposition à une dose unique d'afatinib (50 mg) était semblable chez des volontaires en santé sans insuffisance hépatique et chez ceux qui souffraient d'insuffisance hépatique légère (classe A de Child Pugh) ou modérée (classe B de Child Pugh). Ces résultats concordent avec les analyses pharmacocinétiques de population, où aucun effet sur l'exposition à l'afatinib n'a été détecté chez des patients dont les résultats d'analyses de laboratoire clinique indiquaient la présence d'une insuffisance hépatique (ALAT, ASAT, bilirubine).
Évaluation de la relation entre l'exposition et la réponse
Aucune tendance claire n'a été observée entre les concentrations plasmatiques minimales d'afatinib et la réponse objective. La gravité de la diarrhée et des éruptions cutanées (mesurée par les grades maximums des CTCAE) augmentait avec les concentrations plasmatiques minimales d'afatinib.
Interactions médicament–médicament
Transporteurs de médicament :
Glycoprotéine P (Pgp) et protéine de résistance au cancer du sein (BCRP)
Effet de l'afatinib sur les substrats de la Pgp et la BCRP
Selon les données d'études in vitro, l'afatinib est un substrat et un inhibiteur modéré de la Pgp, ainsi qu'un substrat et un inhibiteur du transporteur BCRP.
Effet des inhibiteurs de la BCRP et des inhibiteurs et des inducteurs de la Pgp sur l'afatinib
Deux essais ont été réalisés pour examiner l'effet du ritonavir, un substrat et un inhibiteur de la Pgp ainsi qu'un inhibiteur de la BCRP, sur la biodisponibilité de l'afatinib.
Dans le premier essai, le ritonavir (200 mg deux fois par jour pendant 3 jours) a été administré 1 heure avant une dose unique de 20 mg d’afatinib, ce qui a entraîné une augmentation de l'exposition à l'afatinib de 38,5 % selon la Cmax et de 47,6 % selon l'ASC0-∞. Le temps nécessaire à l'atteinte de la concentration plasmatique maximale (Tmax) d'afatinib n'a pas été modifié par le ritonavir; de même, les phases de distribution et d'élimination de l'afatinib n'ont pas été altérées. Dans le deuxième essai, le ritonavir (200 mg deux fois par jour pendant 3 jours) a été administré en même temps que l’afatinib à 40 mg ou 6 heures après. L'exposition à l'afatinib n'a pas été substantiellement touchée par l’un ou l’autre de ces schémas posologiques.
L'effet de l'induction de la Pgp sur la pharmacocinétique de l'afatinib a été étudié avec la rifampicine, un puissant inducteur de la Pgp. Dans cet essai, un traitement préalable par la rifampicine (600 mg une fois par jour pendant 7 jours) a entraîné une baisse de l'exposition à l'afatinib (une dose, 40 mg) de 21,6 % selon la Cmax et de 33,8 % selon l'ASC0-∞.
L'effet de l'afatinib sur les substrats de la BCRP n'a pas été étudié in vivo.
Systèmes de transport pour le captage des médicaments
Les données obtenues in vitro sur les interactions médicamenteuses indiquent que l'afatinib est peu susceptible d'être un substrat ou un inhibiteur des transporteurs OATP1B1, OATP1B3, OATP2B1, OAT1, OAT3, OCT1, OCT2 et OCT3.
Enzymes responsables du métabolisme des médicaments :
Enzymes du cytochrome P450 (CYP)
Effet des inducteurs et des inhibiteurs des enzymes du CYP sur l'afatinib
Les données obtenues in vitro indiquent que les interactions médicamenteuses avec l'afatinib faisant intervenir l'inhibition ou l'induction d'enzymes du CYP par des médicaments administrés en concomitance sont peu probables. Chez l’humain, il a été observé que les réactions métaboliques catalysées par des enzymes jouaient un rôle négligeable dans le métabolisme de l'afatinib. Environ 2 % de la dose d'afatinib est métabolisée par la FMO3. La N-déméthylation dépendante du CYP3A4 était trop faible pour être détectable quantitativement.
Effet de l'afatinib sur les enzymes du CYP
L'afatinib n'est ni un inhibiteur ni un inducteur des enzymes du CYP. Par conséquent, il est peu probable que l’afatinib influence le métabolisme de médicaments dépendant des enzymes du CYP administrés en concomitance.
UDP-glucuronosyltransférase 1A1 (UGT1A1)
Les données obtenues in vitro indiquent que des interactions médicamenteuses avec l'afatinib dues à l'inhibition de l'UGT1A1 sont peu probables.
Pharmacocinétique non clinique
Des études par autoradiographie quantitative du corps entier réalisées chez le rat après l'administration d'une dose par voie orale ont montré que la radioactivité due à l'afatinib-[14C] était rapidement et adéquatement distribuée dans la plupart des tissus sauf le SNC. La distribution de la radioactivité chez le rat pigmenté ressemblait à celle observée chez le rat albinos, sauf dans la rétine où la concentration de radioactivité était très élevée et presque constante jusqu'à 96 heures après l'administration. Dans une étude de la distribution tissulaire chez le rat mâle lors d'administrations répétées, les concentrations minimales dans le sang, le plasma et les tissus augmentaient avec le temps. Les facteurs d'accumulation se situaient entre 6,7 (cerveau) et 23,8 (peau). L'exposition du SNC était faible après une seule dose orale, mais une accumulation a été observée dans le cerveau après l'administration répétée d'afatinib.
PHARMACODYNAMIQUE
La signalisation aberrante par ErbB déclenchée par les mutations et/ou l'amplification de l’EGFR, l'amplification de HER2 et/ou la surexpression du ligand ou du récepteur de ErbB contribue au phénotype malin chez un sous-groupe de patients atteints de différents types de cancer.
Dans des modèles précliniques où la voie de ErbB est déréglée, l'afatinib agissant seul bloque efficacement la signalisation par le EGFR et le récepteur HER2, entraînant ainsi l'inhibition de la croissance ou la régression tumorale dans des modèles de xénogreffe de cancer du poumon, du sein et de la tête et du cou. L'afatinib bloque efficacement la phosphorylation du domaine kinase de l’EGFR de type sauvage ou de l’EGFR ayant la mutation activatrice L858R dans des essais in vitro de l'activité kinase. L'afatinib inhibe la prolifération de lignées cellulaires de CPNPC en culture qui surexpriment l’EGFR de type sauvage ou porteuses de la mutation activatrice L858R. L'afatinib inhibe également la prolifération de lignées cellulaires porteuses de la mutation de résistance T790M (EGFR L858R/T790M). Toutefois, les valeurs de CI50 dans les essais de l'activité kinase in vitro étaient 35 fois plus élevées lorsque la mutation T790M était présente (voir le Tableau 9 ci-dessous).
Tableau 9 : Examen de l'activité kinase in vitro : Activité inhibitrice de l'afatinib sur l’EGFR de type sauvage et des EGFR mutants
| Composé | Kinase | CI50 [nM] |
| Afatinib | EGFR de type sauvage | 1,05 ± 0,08 |
| Afatinib | EGFR L858R | 0,30 ± 0,18 |
| Afatinib | EGFR L858R/T790M | 10,5 ± 0,70 |
Les résultats des essais in vitro de l'activité kinase concordent avec ceux des essais cellulaires. La concentration efficace d'afatinib nécessaire pour l'inhibition à 50 % de la prolifération (CE50) de cellules de CPNPC exprimant la mutation L858R était de 0,39 nM (H3255) comparativement à une CE50 >107 nM dans des cellules exprimant le double mutant L858R/T790M de l’EGFR (H1975).
L’acquisition d’une mutation T790M secondaire est un mécanisme majeur de résistance acquise à l’afatinib, et le dosage génique de l’allèle renfermant la mutation T790M est en corrélation avec le degré de résistance in vitro. La mutation T790M est présente dans environ 50 % des tumeurs au moment de la progression de la maladie sous afanitib. Par conséquent, les inhibiteurs de la tyrosine-kinase ciblant la mutation T790M de l’EGFR peuvent être considérés comme une option thérapeutique subséquente.
Fonction cardiovasculaire : L'afatinib inhibe les courants dépendant du canal hERG (human ether-à-go-go-related gene) dans des cellules de mammifères (HEK 293) à une CI50 de 2,4 mcM (concentrations mesurées). L'afatinib n'altère pas la durée du potentiel d'action (DPA) dans des muscles papillaires isolés de cobaye, et l'afatinib administré par voie intraveineuse jusqu'à la dose de 20 mg/kg à des porcs domestiques anesthésiés n'a pas produit d'effet notable sur les intervalles QT, QRS et PR de l'ECG.
La contractilité ventriculaire gauche (+VG dp/dt-max) diminue chez le porc domestique après des augmentations progressives de l'afatinib à 6,65 et à 20 mg/kg en perfusion intraveineuse. La baisse maximale de la contractilité était de 20 % à la plus forte dose. Des concentrations moyennes d'afatinib de 1 200 et de 7 110 nmol/L ont été observées à la fin de la perfusion des doses de 6,65 et de 20 mg/kg, respectivement.
TOXICOLOGIE
Toxicité chronique
Dans des études d'administration de doses répétées pendant une période allant jusqu'à 26 semaines chez le rat ou 52 semaines chez le porc miniature, les principaux organes cibles de la toxicité étaient la peau (changements dermiques, atrophie épithéliale et folliculite chez le rat), le tube digestif (diarrhée, érosions de l'estomac, atrophie épithéliale chez le rat et le porc miniature) et les reins (nécrose papillaire chez le rat). Une atrophie épithéliale des voies respiratoires supérieures, de la prostate, des vésicules séminales, de l'utérus, du vagin et de la cornée a été observée dans l'une ou l'autre des espèces ou les deux, et résultait probablement de l'activité pharmacodynamique de l'afatinib. L'exposition générale totale (ASC) à la dose sans effet nocif observable (DSENO) chez les animaux était systématiquement plus faible que celle observée chez les patients (voir le Tableau 10). Le médicament s'est accumulé chez le rat et plus chez les mâles que chez les femelles.
Tableau 10 : Dose sans effet nocif observable (DSENO) d'afatinib dans les études d'administration de doses répétées chez le rat et le porc miniature, et comparaison de l'exposition générale à la DSENO à l'exposition humaine
| Espèce, durée du traitement | DSENO (mg/kg/jour) | Rapport de l'ASC moyenne chez l'animal sur l'ASC humaine* |
| Rat, 4 semaines | 4 | 0,41 (mâles); 0,29 (femelles) |
| Rat, 13 semaines | 2 | 0,14 (mâles); 0,067 (femelles) |
| Rat, 26 semaines | 1,5 | 0,16 (mâles); 0,052 (femelles) |
| Porc miniature, 4 semaines | 1 | 0,058 (mâles); 0,049 (femelles) |
| Porc miniature, 13 semaines | 0,5 | 0,013 (mâles); 0,0081 (femelles) |
| Porc miniature, 52 semaines | 0,5 | 0,014 (mâles); 0,010 (femelles) |
*Pour les données animales, l'ASC à la fin de la période de traitement a été utilisée. Pour les humains, les données à l'état d'équilibre dérivées des études pharmacocinétiques de la population traitée par 40 mg/jour d'afatinib ont été utilisées (Cmax moyenne = 102 nmol/L, ASC moyenne = 1 893 nmol*h/L). Les différences entre les espèces animales et humaine au chapitre de la liaison aux protéines n'ont pas été prises en compte.
Toxicité pour la reproduction
L'effet de l'afatinib sur le développement embryo-fœtal a été évalué chez le rat et le lapin. Les effets notables comprenaient des avortements à la dose toxique pour la mère (lapin), des altérations squelettiques consistant en des ossifications incomplètes et/ou en l'absence d'ossification de certains éléments (rat), un poids fœtal réduit ainsi que des variations principalement viscérales et dermiques (lapin). Les expositions générales totales (ASC) dans ces études étaient inférieures à l'exposition attendue chez l'humain, tant chez le rat (0,4 fois) que chez le lapin (0,22 fois).
De l'afatinib radiomarqué administré par voie orale à des rats le jour 11 de la lactation a été excrété dans le lait des femelles. Les concentrations moyennes dans le lait 1 heure et 6 heures après l'administration étaient environ 80 et 150 fois plus élevées que les concentrations respectives dans le plasma.
Une étude menée chez des rats mâles et femelles par voie orale jusqu'à la dose maximale tolérée n'a révélé aucun effet notable sur la fertilité. L'exposition générale totale (ASC0-24h) qui a pu être atteinte chez les rats mâles et femelles se situait dans l'intervalle des valeurs observées chez les patients ou lui était inférieure (1,0 fois et 0,43 fois, respectivement).
Le développement prénatal et postnatal a été étudié chez le rat jusqu'aux doses maximales tolérées. Les effets étaient limités à une réduction du poids à la naissance et de la prise de poids corporel des petits; toutefois, les étapes du développement, la maturation sexuelle et la performance dans les évaluations comportementales n'ont pas été affectées. L'exposition générale totale (ASC0-24h) maximale qui a pu être atteinte chez les rats femelles était inférieure à celle observée chez les patients (0,19 fois).
Fertilité
Les études toxicologiques non cliniques ont révélé des effets sur les organes de la reproduction. Dans une étude portant spécifiquement sur la fertilité chez le rat, on a observé une augmentation
de la fréquence des faibles numérations ou de l'absence de spermatozoïdes à 6 mg/kg ou plus, bien que la fertilité globale n’ait pas été affectée. Chez les femelles, une légère baisse du nombre de corps jaunes a été observée à la dose maximale de 8 mg/kg.
Phototoxicité
Les études ont révélé que l'afatinib absorbait la lumière dans le spectre de la lumière solaire naturelle et ont mis en évidence un potentiel phototoxique dans l'essai d'absorption du rouge neutre par les cellules 3T3 (3T3 NRU) in vitro.
Génotoxicité
Une réponse minime à l'afatinib a été observée dans une seule souche test d'un essai du pouvoir mutagène (Ames). Toutefois, aucun potentiel mutagène ou génotoxique n'a pu être mis en évidence dans un test d'aberrations chromosomiques in vitro à des concentrations non cytotoxiques ainsi que dans le test du micronoyau de moelle osseuse in vivo, le test des comètes in vivo et une étude des mutations in vivo de 4 semaines par voie orale dans la souris MutaMC Mouse.
RÉFÉRENCES
- 1.
Common terminology criteria for adverse events v3.0 (CTCAE) (publish date: December
12, 2003). http://ctep.cancer.gov/forms/CTCAEv3.pdf ; Cancer Therapy Evaluation Program, Common Terminology Criteria for Adverse Events, Version 3.0, DCTD, NCI, NIH, DHHS, March 31, 2003, Publish Date: December 12, 2003 2003.
- 2. Sharma SV, Bell DW, Settleman J, Haber DA. Epidermal growth factor receptor mutations in lung cancer. Nat Rev Cancer 2007;7:169-81.
- 3.
Ionescu, D. N. Impact of the College of American Pathologists, the International
Association for the Study of Lung Cancer, and the Association for Molecular Pathology clinical practice guidelines for EGFR and ALK testing in lung cancer in Canada. Curr Oncol, Vol. 20, pp. 220-226 (2013).
- 4. Sequist LV, Yang JC, Yamamoto N, et al. Phase III study of afatinib or cisplatin plus pemetrexed in patients with metastatic lung adenocarcinoma with EGFR mutations. J Clin Oncol. 2013 Sep 20;31(27):3327-34.
- 5.
Yang JC, Hirsh V, Schuler M, et al. Symptom control and quality of life in LUX-Lung 3:
a phase III study of afatinib or cisplatin/pemetrexed in patients with advanced lung adenocarcinoma with EGFR mutations. J Clin Oncol. 2013 Sep 20;31(27):3342-50.
- 6. Wu YL, Zhou C, Hu CP, et al. Afatinib versus cisplatin plus gemcitabine for first-line treatment of Asian patients with advanced non-small-cell lung cancer harbouring EGFR mutations (LUX-Lung 6): an open-label, randomised phase 3 trial. Lancet Oncol. 2014 Feb;15(2):213-22.
- 7.
Yang JC, Wu YL, Schuler M, et al. Afatinib versus cisplatin-based chemotherapy for
EGFR mutation-positive lung adenocarcinoma (LUX-Lung 3 and LUX-Lung 6): analysis of overall survival data from two randomised, phase 3 trials. Lancet Oncol. 2015 Feb;16(2):141-51.
- 8. Solca F1, Dahl G, Zoephel A, et al. Target binding properties and cellular activity of afatinib (BIBW 2992), an irreversible ErbB family blocker. J Pharmacol Exp Ther. 2012 Nov;343(2):342-50.
- 9. Sebastian M, Schmittel A, Reck M. First-line treatment of EGFR-mutated nonsmall cell lung cancer: critical review on study methodology. Eur Respir Rev. 2014 Mar 1;23(131):92-105.
- 10. James C-H Yang J, Sequist LV, Geater SL et al. Clinical activity of afatinib in patients with advanced non-small-cell lung cancer harbouring uncommon EGFR mutations: a combined post-hoc analysis of LUX-Lung 2, LUX-Lung 3, and LUX-Lung 6. Lancet Oncol 2015; 16: 830–38
- 11. Sharma SV, Bell DW, Settleman J et al. Epidermal growth factor receptor mutations in lung cancer. Nature Reviews Cancer 2007; 7:169-181.
- 12.
Shen YC, Tseng GC, Yu CY et al. Comparing the effects of afatinib with gefitinib or
Erlotinib in patients with advanced-stage lung adenocarcinoma harboring non-classical epidermal growth factor receptor mutations. Lung Cancer 2017;110:56-62.
- 13. O’Kane GM, Bradbury PA, Feld R et al. Uncommon EGFR mutations in advanced nonsmall cell lung cancer. Lung Cancer 2017: 109:137-144.
- 14.
Boehringer Ingelheim Canada Ltée. MONOGRAPHIE DE PRODUIT : PrGIOTRIF®.
Numéro de contrôle: 225731. Date de révision : 6 juin 2019.