


Monographie de produit - Sandoz Gatifloxacin
1. INDICATIONS
La solution ophtalmique Sandoz Gatifloxacin (gatifloxacine) 0,3 % est indiquée pour le traitement des patients âgés d’un an ou plus atteints de conjonctivite bactérienne provoquée par les souches sensibles des bactéries suivantes :
Bactéries aérobies à Gram positif :
Staphylococcus aureus
Staphylococcus epidermidis
Streptococcus pneumoniae
Bactéries aérobies à Gram négatif :
Haemophilus influenzae
Afin de réduire le développement de bactéries pharmacorésistantes et de maintenir l’efficacité de Sandoz Gatifloxacin et des autres médicaments antibactériens, Sandoz Gatifloxacin doit être administré uniquement pour traiter les infections dont il a été prouvé ou dont on soupçonne fortement qu’elles sont causées par des bactéries sensibles.
1.1 Enfants
Enfants (≥ 1 an et < 12 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de la solution ophtalmique Gatifloxacine 0,3 % dans la population pédiatrique âgés de 1 an et plus n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada. (voir MISES EN GARDE ET PRÉCAUTIONS, Enfants).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Aucune différence globale n’a été observée en termes d’innocuité ou d’efficacité entre les sujets jeunes et les patients âgés.
2. CONTRE-INDICATIONS
La solution ophtalmique Gatifloxacine à 0,3 % est contre-indiquée chez les personnes ayant des antécédents d’hypersensibilité à la gatifloxacine, aux autres quinolones, ou à tout consitituant de ce médicament. (Voir FORMES POSOLOGIQUES, CONCENTRATIONS ET COMPOSITION).
3. POSOLOGIE ET ADMINISTRATION
3.1 Posologie recommandée et modification posologique
La dose recommandée pour Sandoz Gatifloxacin dans le traitement la conjonctivite bactérienne chez des patients âgés d’un an ou plus est de :
1er et 2e jours: Instillez une goutte dans l’œil atteint toutes les deux heures jusqu’à huit fois par jour, à l’état éveillé.
Du 3e au 7e jour: Instillez une goutte quatre fois par jour, dans l’oeil affecté, à l’état éveillé.
Les doses doivent être espacées également au cours de la journée.
3.2 Administration
Avertir les patients d’éviter tout contact entre l’embout du flacon et l’oeil ainsi que la zone qui l’entoure pour éviter les lésions oculaires et la contamination des gouttes.
Il faut aviser les patients qui portent des lentilles de contact souples (hydrophiles) de les retirer avant l’instillation de Sandoz Gatifloxacin et d’attendre au moins 15 minutes avant de les remettre.
3.3 Dose oubliée
La dose oubliée doit être administrée aussitôt que possible. La dose suivante doit être administrée selon l'horaire habituel.
4. SURDOSAGE
Pour traiter une surdose soupçonné, en particulier en cas d’ingestion orale accidentelle, veuillez communiquer avec le centre antipoison de votre région.
Un surdosage topique de Sandoz Gatifloxacin est considéré comme peu possible. Il faut interrompre le traitement si une utilisation excessive ou prolongée est soupçonnée. Pour retirer tout surdosage topique, il est possible de rincer l’œil ou les yeux à l’eau tiède.
En cas d’ingestion par un enfant de 10 kg, le contenu d’un flacon de 5 ml de gatifloxacine (15 mg de médicament), entraînerait une exposition de 1,5 mg/kg de gatifloxacine. C’est l’équivalent de 25 % de la dose thérapeutique systémique de gatifloxacine recommandée de 400 mg/jour chez un sujet adulte de 70 kg (6,0 mg/kg).
- 5.
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT
Sandoz Gatifloxacin est conditionnée dans des flacons de polyéthylène basse densité (PEBD) opaques et stériles munis d’un bouchon distributeur en PEBD naturel et d’un bouchon en polypropylène (PP) brun clair. La solution Sandoz Gatifloxacine est offerte dans un format de 5,0 ml.
Chaque ml de Sandoz Gatifloxacin contient :
Ingrédients actifs : gatifloxacine 0,3 % (3 mg/ml).
Ingrédients non actifs : EDTA de disodium, eau purifiée et chlorure de sodium. L’acide chlorhydrique et/ou l’hydroxyde de sodium peuvent être ajoutés pour ajuster le pH. Agents de conservation : chlorure de benzalkonium 0,005 %.
6. MISES EN GARDE ET PRÉCAUTIONS
Généralités :
NE PAS INJECTER DANS L’ŒIL. POUR USAGE OPHTALMIQUE TOPIQUE SEULEMENT
Sandoz Gatifloxacin ne doit pas être injectée sous la conjonctive, ni être appliquée directement dans la chambre antérieure de l’œil.
Sandoz Gatifloxacin contient du chlorure de benzalkonium comme agent de conservation (voir FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT).
Tout contact entre l’embout du flacon avec l’oeil ou la zone qui l’entoure peut entraîner des lésions oculaires et la contamination de la solution oculaire.
L’utilisation du gatifloxacin avec d’autres produits peut entraîner des interactions médicamenteuses. Consulter la section INTERACTIONS MÉDICAMENTEUSES pour connaître les interactions médicamenteuses établies ou possibles.
Comme lors de l’administration d’autres médicaments ophtalmiques topiques, il existe un risque de réaction systémique.
Conduite de véhicules et utilisation de machines
Comme dans le cas de tout médicament ophtalmique, si la vision devient temporairement trouble après l’application de la solution, le patient doit attendre que sa vision s’améliore avant de conduire ou d’utiliser des machines.
Système immunitaire
Hypersensibilité
Si une réaction allergique à la gatifloxacine se produit, le patient doit cesser d’utiliser le médicament. Une grave réaction d’hypersensibilité aiguë peut nécessiter un traitement d’urgence immédiat. De l’oxygène et une assistance respiratoire doivent être administrés en fonction du tableau clinique.
Des réactions d’hypersensibilité associées à la gatifloxacine, notamment des cas de réaction anaphylactique, de dyspnée, d’éruption cutanée, de syndrome de Stevens-Johnson et d’urticaire, ont été signalées (voir EFFETS INDÉSIRABLES).
Les quinolones systémiques ont été associées à des réactions d’hypersensibilité, même après une seule administration.
Chez les patients recevant un traitement par des quinolones systémiques, on a signalé des cas d’hypersensibilité grave, parfois d’issue fatale, ou des réactions anaphylactiques. Ces réactions peuvent se manifester après la première dose. Certaines réactions ont été accompagnées d’un collapsus cardiovasculaire, d’une perte de conscience, d’angio‐œdème (incluant l’œdème du larynx, du pharynx ou du visage), de l’occlusion des voies aériennes, de dyspnée, d’urticaire et de démangeaisons.
Comme lors de l’administration de tout autre antibiotique, on a signalé chez les patients recevant un traitement par des quinolones systémiques des épisodes graves, parfois d’issue fatale, certains attribuables à l’hypersensibilité et d’autres, à une étiologie incertaine. Ces épisodes surviennent généralement après l’administration de plusieurs doses. Les manifestations cliniques peuvent inclure au moins l’un des symptômes suivants : fièvre, rougeur ou réactions dermatologiques graves (par exemple, nécrolyse épidermique toxique, syndrome de Stevens‐Johnson), vasculite, arthralgie, myalgie, maladie sérique, pneumonie allergique, néphrite interstitielle, insuffisance rénale aiguë, hépatite, ictère, nécrose hépatique aiguë ou insuffisance hépatique aiguë, anémie (incluant anémie hémolytique et aplasique), thrombocytopénie (incluant le purpura thrombocytopénique thrombotique), leucopénie, agranulocytose, pancytopénie et/ou autres anomalies hématologiques.
Troubles de l’appareil locomoteur et des tissus conjonctifs
Le traitement par une fluoroquinolone administrée par voie générale, comme la gatifloxacine, peut causer une inflammation ou une rupture des tendons, particulièrement chez les patients âgés et chez ceux traités de façon concomitante par un corticostéroïde. Il faut cesser le traitement par Sandoz Gatifloxacin au premier signe d’inflammation des tendons.
Arthropathie
Comme pour les autres membres de la famille des quinolones, la gatifloxacine a entraîné l’arthropathie et/ou la chondrodysplasie chez de jeunes animaux (ratons et chiots), suivant une administration systémique. (Voir TOXICOLOGIE, Études ayant trait à des toxicités particulières).
Les risques arthrotoxique et ostéotoxique de la gatifloxacine n’ont pas été évalués chez les animaux.
Sensibilité/Résistance
Développement de bactéries pharmacorésistantes
Prescrire Sandoz Gatifloxacin en l’absence d’une infection bactérienne prouvée ou fortement soupçonnée est peu susceptible de procurer un bienfait au patient et risque de favoriser le développement de micro‐organismes résistants aux médicaments.
Risque de prolifération microbienne
Comme lors de l’administration d’autres agents anti‐infectieux, l’utilisation prolongée de Sandoz Gatifloxacin pourrait entraîner une prolifération de micro‐organismes non sensibles, dont notamment les champignons. En cas de surinfection, arrêter le traitement et instaurer un autre traitement. Lorsque le jugement clinique l’exige, le patient doit être examiné au moyen d’un instrument grossissant, tel qu’un biomicroscope et, le cas échéant, par une épreuve de coloration à la fluorescéine.
Yeux
Lentilles de contact
Les patients ne doivent pas porter de lentilles de contact en présence de signes et de symptômes de conjonctivite bactérienne. Sandoz Gatifloxacin contient un agent de conservation, le chlorure de benzalkonium, qui peut être absorbé par les lentilles de contact souples et causer leur jaunissement.
6.1 Populations particulières
6.1.1 Femmes enceintes
Aucune étude suffisane et bien contrôlée sur la gatifloxacine n’a été menée chez les femmes enceintes. Ce médicament ne devrait pas être administré au cours de la grossesse, sauf si, selon l’avis du médecin, les avantages possibles pour la mère sont plus importants que le risque pour le fœtus.
La solution de gatifloxacine n’a pas fait l’objet d’études chez des femelles en gestation. Des études orales et intraveineuses chez des femelles gravides indiquent que la gatifloxacine traverse le placenta et que des effets sur la reproduction et le fœtus se produisent aux doses de ≥150 mg/kg/jour, provoquant une toxicité maternelle (voir TOXICOLOGIE).
6.1.2 Allaitement
On ignore si la gatifloxacine est excrétée dans le lait maternel des femmes, mais dans des études menées à ce sujet, elle a été décelée dans le lait maternel des rates. La gatifloxacine pouvant être excrétée dans le lait humain, il convient de décider d’arrêter l’allaitement ou de cesser l’administration de la gatifloxacine, en tenant compte de l’importance du traitement par Sandoz Gatifloxacin pour la mère et des risques éventuels pour le bébé.
6.1.3 Enfants
L’innocuité et l’efficacité de la gatifloxacine chez les enfants de moins d’un an n’ont pas été établies. La solution ophtalmique Gatifloxacine a été utilisée pour traiter 14 enfants de 1 à 2 ans et 47 enfants de 3 à 12 ans, tous atteints de conjonctivite.
6.1.4 Personnes âgées
Aucune différence globale en termes d’innocuité et d’efficacité n’a été observée entre les patients âgés et les patients plus jeunes.
7. EFFETS INDÉSIRABLES
7.1 Aperçu des effets indésirables
Dans des études cliniques, 364 patients ont reçu une solution ophtalmique de gatifloxacine 0,3 % pendant une période pouvant aller jusqu’à 5 jours. Des effets indésirables liés au traitement ont été signalés chez 14,6 % (53/364) des patients. Les effets indésirables le plus souvent observés et survenus chez 0,5 % à 5 % des patients traités par la gatifloxacine sont présentés dans le tableau ci-dessous :
Tableau 1 : Pourcentage de patients ayant présenté des réactions indésirables lieés au traitement et signaleés par 0,5 % à 5 % des patients dans le bras de traitement actif- phase 3
| Système de l’organisme Terme recommandé | Gatifloxacine N = 364 |
| Oculaires | |
Kératite ponctuée superficielle Irritation oculaire Sécheresse oculaire œdème de la paupière Larmoiement accru Acuité visuelle réduite Douleur oculaire Conjonctivite papillaire Écoulements oculaires | 4,4 % 1,9 % 1,6 % 1,4 % 1,4 % 1,1 % 0,8 % 0,8 % 0,5 % |
| Autres (non oculaires) | |
Érythème Dermatite de contact Altération du goût Rhinorrhée Oedème | 0,8 % 0,5 % 1,4 % 0,5 % 0,5 % |
Les autres événements indésirables liés au traitement apparaissant chez moins de 0,5 % des patients étaient les suivants : trouble de la conjonctive, conjonctivite, chémosis, kyste conjonctival, hémorragie conjonctivale, dépôts sur la cornée, trouble oculaire, photophobie, opacité sous-épithéliale, vision floue, dermatite, urticaire généralisée, nausées, mal de gorge, éternuement, étourdissement et iritis.
Le traitement par gatifloxacine a été interrompu en raison d’un événement indésirable, qu’il soit lié ou non au médicament, chez 1,6 % (6/364) des patients.
7.2 Effets indésirables identifiés après la mise en marché
Les réactions indésirables supplémentaires suivantes ont été observées dans la pratique clinique après la commercialisation de la solution ophtalmique de gatifloxacine à 0,3 %. Comme ces réactions qui surviennent après la commercialisation du produit sont déclarées de manière volontaire au sein d’une population de taille incertaine, il n’est pas toujours possible d’estimer leur fréquence avec certitude.
Troubles du système immunitaire : éruption cutanée, hypersensibilité, oedème aigu angioneurotique (y compris un oedème pharyngé, buccal ou facial), prurit allergique, réaction anaphylactique, syndrome Stevens-Johnson
Troubles du système nerveux : bourdonnement d’oreille, maux de tête, paresthésie buccale, tremblements
Troubles oculaires : blépharite allergique, endophtalmie, kératoconjonctivite, œdème maculaire, oedème oculaire (y compris l’oedème conjonctival et cornéen), prurit oculaire, rougeur oculaire, troubles cornéens, uvéite, ulcère cornéen.
De rares cas de brûlure et de perforation de la cornée ont été signalés chez des patients présentant des facteurs parasites multiples, y compris un important ulcère cornéen préexistant, un amincissement de la cornée, une dacryocystite non diagnostiquée, et l’emploi de plusieurs médicaments topiques. Dans tous ces cas, il est difficile d’établir une relation avec de la gatifloxacin.
Dans un cas, une patiente âgée atteinte de conjonctivite chronique attribuable au Staphylococcus aureus résistant à la méthicilline et ayant des antécédents de dacryocystite, a signalé une perforation de la cornée. Cette patiente utilisait plusieurs antibiotiques concomitants et présentait une anomalie cornéenne avérée associée à l’infection avant l’utilisation de la gatifloxacine, et avait continué à utiliser de la gatifloxacine pendant une période de convalescence postopératoire réussie.
Troubles respiratoires, thoraciques et médiastinaux : dyspnée
8. INTERACTIONS MÉDICAMENTEUSES
8.1 Aperçu
Aucune étude spécifique sur les interactions médicamenteuses n’a été menée avec la solution ophtalmique Gatifloxacine. Les données existantes sur l’emploi concomitant de gatifloxacine avec d’autres produits ophtalmiques sont limitées.
8.2 Interactions médicament-médicament
Ophtalmique topique
Aucune interaction avec des médicaments n’a pu être établie.
Systémique
Probénécide
L’administration systémique de gatifloxacine (une seule dose de 200 mg par voie orale) et de probénécide (500 mg, 2 fois/jour, pendant 1 jour) a entraîné une élévation de 42 % de l’ASC et une prolongation de 44 % de la demi‐vie de la gatifloxacine.
Digoxine
En général, seules de légères augmentations de la Cmax et de l’ASC de la digoxine ont été notées (12 % et 19 %, respectivement) chez 8 des 11 volontaires en santé qui ont reçu un traitement concomitant par la gatifloxacine (dose uniquotidienne de 400 mg par voie orale, pendant 7 jours) et la digoxine (0,25 mg, une fois par jour, par voie orale, pendant 7 jours). Toutefois, chez 3 des 11 sujets, on a observé une hausse marquée des concentrations de digoxine. Chez ces trois sujets, la Cmax de la digoxine a augmenté de 18 %, de 29 % et de 58 %, et l’ASC, de 66 %, de 104 % et de 79 %, tandis que la clairance a diminué de 40 %, de 51 % et de 45 % respectivement.
Des études systémiques ont également montré que la gatifloxacine est chélatée par des ions polyvalents, tels le fer, le magnésium, le zinc et l’aluminium.
L’administration concomitante de cimétidine, de midazolam, de théophylline, de warfarine ou de glyburide avec la gatifloxacine orale n’entraîne pas d’interactions pharmacocinétiques significatives.
8.3 Interactions médicament-aliment
Aucune interaction avec des aliments n’a pu être établie.
8.4 Interactions médicament-plante médicinale
Aucune interaction avec des herbes médicinales n’a pu être établie.
9.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
9.1 Mode d’action
La solution ophtalmique Gatifloxacine 0,3 % est une solution stérile conçue pour une utilisation ophtalmique topique. La gatifloxacine est un agent antibactérien synthétique de la classe des 8-méthoxy-fluoroquinolone qui agit in vitro contre les micro-organismes aérobies et anaérobies à Gram positif et à Gram négatif, ainsi que contre les micro-organismes atypiques cliniquement importants.
L’action antibactérienne de la gatifloxacine résulte de l’inhibition de l’ADN gyrase et de la topoisomérase IV. L’ADN gyrase est une enzyme essentielle impliquée dans la réplication, la transcription et la réparation de l’ADN bactérien. La topoisomérase IV est une enzyme connue pour jouer un rôle important dans la séparation de l’ADN chromosomique lors de la division des cellules bactériennes (voir MICROBIOLOGIE).
Pharmacologie clinique
Pharmacocinétique
Administration oculaire
On a administré la solution ophtalmique (gatifloxacine) à 0,3 % et 0,5 % dans l’œil de 6 sujets mâles sains (voir PHARMACOLOGIE, Pharmacocinétique humaine, Tableau 6). À chaque point de référence temporelle, les concentrations sériques de gatifloxacine étaient plus basses que la limite inférieure de quantification (5 ng/mL) chez tous les sujets. Les paramètres pharmacocinétiques de la posologie ophtalmique n’ont donc pas pu être calculés. Il n’existe pas de données pharmacocinétiques sur la concentration lacrymale après l’administration oculaire.
Administration systémique
La gatifloxacine est bien absorbée par le tractus gastro‐intestinal après l’administration orale et peut être administrée sans égard aux repas. La biodisponibilité absolue de la gatifloxacine est de 96 %. Les concentrations plasmatiques maximales de gatifloxacine surviennent généralement 1 à 2 heures après l’administration orale (Voir PHARMACOLOGIE, Pharmacocinétique humaine, Administration systémique)
- 10. ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Sandoz Gatifloxacin doit être conservée à une température située entre 15 °C et 25 °C. Protéger contre le gel.
Conserver le flacon hermétiquement fermé dans l'emballage extérieur (à l'abri de la lumière) et jeter 28 jours après ouverture.
Garder hors de la portée et de la vue des enfants.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
11. RENSEIGNEMENTS PHARMACEUTIQUES
Substance active
Nom propre : gatifloxacine
Nom chimique : (±)-1-cyclopropyl-6-fluoro-1,4-dihydro-8-méthoxy-7-(3-méthyl-1-pipérazinyl)-4-oxo-3-acide quinoléine-carboxylique anhydre
Formule moléculaire : C19H22FN3O4
Masse moléculaire : 375,39 g/mol
Formule développée :
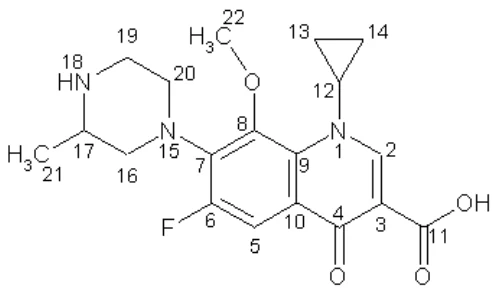
Description : La gatifloxacine est une poudre cristalline de couleur blanche à jaune pâle. Elle existe sous forme de racémate, sans pouvoir rotatoire net.
La solubilité de la gatifloxacine dans l’eau dépend du pH. Sa solubilité aqueuse maximale est de 40 à 60 mg/ml avec des pH allant de 2 à 5. Elle est légèrement soluble dans l’éthanol et dans l’eau et très soluble dans l’acide acétique. Le point de fusion est entre 182 et 185 °C environ.
Sandoz Gatifloxacine est une solution stérile non tamponnée isotonique de couleur transparente à jaune pâle, formulée à un pH cible de 6.
12. MICROBIOLOGIE
La gatifloxacine a une activité in vitro contre un grand nombre de micro-organismes aérobies et anaérobies à Gram positif et à Gram négatif. La gatifloxacine a aussi une activité in vitro contre des micro-organismes atypiques cliniquement importants. L’action antibactérienne de la gatifloxacine résulte de l’inhibition de l’ADN gyrase et de la topoisomérase IV. L’ADN gyrase est une enzyme essentielle impliquée dans la réplication, la transcription et la réparation de
l’ADN bactérien. La topoisomérase IV est une enzyme connue pour jouer un rôle important dans la séparation de l’ADN chromosomique lors de la division des cellules bactériennes.
Le mode d’action des fluoroquinolones notamment de la gatifloxacine diffère de celui des pénicillines, céphalosporines, aminoglycosides, macrolides et tétracyclines. Par conséquent, la gatifloxacine peut être active contre certains pathogènes qui sont résistants à ces antibiotiques et ces antibiotiques peuvent être actifs contre certains pathogènes qui sont résistants à la gatifloxacine. Il n’y a aucune résistance croisée entre la gatifloxacine et les classes d’antibiotiques susmentionnées.
Une résistance croisée a été observée entre la gatifloxacine systémique et certaines autres fluoroquinolones.
Les tests de synergie in vitro indiquent que la gatifloxacine, comme d’autres fluoroquinolones, est un antagoniste des entérocoques en association avec la rifampicine. La résistance in vitro à la gatifloxacine se développe lentement par un processus de mutation à plusieurs étapes. La résistance in vitro à la gatifloxacine apparaît à une fréquence générale située entre 1 x 10⁻⁷ et 10-10.
La gatifloxacine s’est avérée être efficace contre la plupart des souches des organismes suivants, in vitro et cliniquement, dans les infections conjonctivales comme le décrivent les sections INDICATIONS et UTILISATION CLINIQUE.
Tableau 2 : Activité in vitro de la gatifloxacine contre les isolats bactériens indiqués dans le cadre d’essais cliniques
| Espèces de bactéries | Nombre d’isolats | CMI90 (mcg/ml) |
| Bactéries aérobies à Gram positif | ||
| Staphylococcus aureus Staphylococcus epidermidis Streptococcus pneumoniae | 71 94 78 | 0,25 2 0,5 |
| Bactéries aérobies à Gram négatif | ||
| Haemophilus influenzae | 93 | 0,03 |
Les données in vitro suivantes existent, mais leur importance clinique n’a pas été établie pour les infections ophtalmiques. L’innocuité et l’efficacité de la gatifloxacine dans le traitement des infections ophtalmiques causées par les organismes suivants n’ont pas été établies dans le cadre d’essais cliniques contrôlés appropriés.
Les organismes suivants sont considérés comme étant sensibles lorsqu’ils sont évalués en utilisant des seuils systémiques. Toutefois, aucune corrélation entre le seuil systémique in vitro et l’efficacité clinique n’a été établie. La liste des organismes ci-dessous est uniquement fournie pour vous aider à évaluer le traitement possible des infections conjonctivales.
Tableau 3 : Activité in vitro contre les pathogènes bactériens de la conjonctivite et d’autres troubles oculaires
| Micro-organisme (nombre d’isolats) | CMI50 ou étendue de la CMI50 (mcg/ml) | CMI90 ou étendue de la CMI90 (mcg/ml) |
| AÉROBIES À GRAM POSITIF | ||
| Espèces Bacillus (14) | 0,09 (9) | 0,032 – 0,120 (5) |
| Enterococcus faecalis (16) | * | 0,25 – 1,0 |
| Staphylococcus capitis (11) | * | 2 |
| Staphylococcus warneri (13) | * | 0,19 – 2,0 |
| Streptococcus mitis (26) | * | 0,5 |
| Streptococcus oralis (14) | * | 1 |
| Streptococcus, du groupe viridans (24) | 0,25 (10) | 0,38 – 1,0 (14) |
| Staphylococcus coagulase négative (20) | 0,09 – 2 | * |
| AÉROBIES À GRAM NÉGATIF | ||
| Moraxella catarrhalis (18) | * | 0,023 – 0,06 |
| Pseudomonas aeruginosa (39) | * | 1,95 – 32 |
| Serratia marcescens (29) | * | 0,25 – 1,0 |
* Données non disponibles
Tests de sensibilité
Il n’existe actuellement aucune norme approuvée du NCCLS pour l’évaluation in vitro de la sensibilité des isolats conjonctivaux aux antibiotiques topiques, notamment la gatifloxacine. Il est possible que les tests de sensibilité systémiques normalisés ne soient pas appropriés pour prédire l’efficacité clinique dans le traitement de la conjonctivite.
13. PHARMACOLOGIE
Pharmacologie préclinique
Pharmacocinétique
Administration par voie oculaire
Le tableau ci-dessous résume les études pharmacocinétiques à dose unique et à doses multiples visant à étudier l’absorption, la distribution, le métabolisme et l’excrétion oculaires de la gatifloxacine après une administration ophtalmique topique.
Tableau 4 : Études pharmacocinétiques oculaires précliniques
Description de l’étude | Espèce/ Race | Nombre/ Sexe | Schéma posologique et dose ophtalmiques | Tissus/Échantillons2 examinés et périodes d’échantillonnage | Résultats |
Étude 1 : Étude pharmacocinétique à dose unique visant à étudier l’absorption, la distribution et le métabolisme oculaires de la gatifloxacine après une administration ophtalmique topique chez les lapins. | Lapin adulte (pigmenté et non pigmenté)/hollandais et japonais blancs | 57/M (4/MÉ1) | [14C]-gatifloxacine 0,5 mg (0,5 %)/dose de 50 mcl/œil administrée à l’animal sous forme de deux instillations de 25 mcl en 5 min. Dose unique bilatérale | Tissus : cornée, conjonctive, muscle extra-oculaire (MEO), sclère, iris et corps ciliaire (ICC), humeur aqueuse (HA), cristallin, corps vitré (CV), rétine, choroïde et plasma. Aux heures 0,5, 1, 2, 4, 8 et 24 et aux jours 7, 28 et 84 après l’instillation chez les lapins hollandais. Aux heures 1, 4, et 24 après l’instillation chez les lapins japonais. |
-Différences ont été observées dans l’ICC et la choroide des lapins hollandais et des lapins japonais blancs. Les concentrations de radioacctivité dans l’ICC et la choroïdes des lapins hollandais étaient plus élevées que celles observées chez les lapins japonais blancs à tous les moments d’échantillonnage et 24 h après l’installation de la dose; elles corrospondaient respectivement à 180 et 32 fois celles observées chez les lapins japonais blancs. -Ces résultats indiquent une affinité de la gatifloxacine marquée au 14C- pour les tissus contenant de la mélanine. Paramètres Pharmacocinétiques moyens3 Lapins hollandais Tmax (h)/Cmax (ng-eq/g)/ d.-v. (h)4 Lapins blancs japonais Tmax (h)/Cmax (ng-eq/g)/ d.-v. (h) Plasma Cornée Conjonctive MEO Sclère ICC HA Cristallin HV Rétine Choroïde 0,5*/63/ 0,81 0,5*/8951/ 4,6 0,5*/1768/ 5,6 0,5*/530/ 5,3 0,5*/719/ 3,6 8/7562/ 528 1/987/ 4,1 ½2/ 24 ½0/ 12 0,5*/125/ 9,4 24/2264/ 984 1*/16/ NC 1*/3269/ 2,8 1*/1077/ 2,8 1*/158/ 4,7 1*319/ 4,3 1*/435/ 5,8 1*/480/ 3,2 1*/18/ 45,6 1*/9/ 3,6 24**/97/ NC 1*/191/ 33,6 |
Description de l’étude | Espèce/ Race | Nombre/ Sexe | Schéma posologique et dose ophtalmiques | Tissus/Échantillons2 examinés et périodes d’échantillonnage | Résultats |
Étude 2 : Étude pharmacocinétique à dose unique visant à étudier la distribution et l’excrétion oculaires de la gatifloxacine après une administration ophtalmique topique chez les lapins. | Lapin adulte (pigmenté)/hollandais | 30/M (3/MÉ) | Gatifloxacine 0,3 mg (0,3 %)/dose de 50 mcl/œil administrée à l’animal sous forme de deux instillations de 25 mcl en 5 min. Dose unique bilatérale | Tissus : plasma, sang, humeur aqueuse de la chambre antérieure, conjonctive, muscle extra-oculaire, cornée, iris et corps ciliaire, cristallin, corps vitré, rétine et choroïde, sclère, glande lacrymale, glande lacrymale auxiliaire, muqueuse nasale et langue. Aux heures 0,5, 1, 2, 4, 8 et 24 et aux jours 7, 28 et 84 après l’instillation pour l’examen du tissu oculaire et du plasma/sang. Aux heures 0,5, 1, 4 et 24 et aux jours 7 et 28 après l’instillation pour l’examen de | -La Cmax3 pour la [14C]-gatifloxacine dans les tissus oculaires a été atteinte dans la plupart des tissus dans les deux heures suivant l’administration de la dose. -Concentrations radioactives les plus élevées : cornée, ICC -Concentrations radioactives les moins élevées : corps vitré, cristallin -Les concentrations radioactives ont lentement diminué dans tous les tissus contenant de la mélanine au cours des 8 heures suivant l’administration de la dose, indiquant que la liaison de la [14C]-gatifloxacine à la mélanine est réversible. |
Paramètres pharmacocinétiques de la radioactivité Tissu Cornée ICC Rétine et choroïde Sclère Plasma ASC (mcg eq. ˚h Aml-1) 32,7 (0 à 28 jours)/33,0 (0-∞) 1900 (0 à 84 jours)/2030 (0-∞) 533 (0 à 84 jours)/705 (0-∞) 76,4 (0 à 84 jours)/81,6 (0-∞) Données non disponibles | |||||
-À la fin de la période de collecte de 168 heures, 62,3 % de la dose ont été retrouvés dans les matières fécales et 35,1 % de la dose dans l’urine (total > 97 %), ce qui démontre, qu’en dehors de petites quantités liées aux tissus contenant de la mélanine, la gatifloxacine est presque totalement excrétée. Excrétion cumulative de la 14C-gatifloxacine (% moyen de la dose ± é.-t.) |
Description de l’étude | Espèce/ Race | Nombre/ Sexe | Schéma posologique et dose ophtalmiques | Tissus/Échantillons2 examinés et périodes d’échantillonnage | Résultats |
différents tissus et organes du corps. Échantillons (issus de 3 lapins) urine, matières fécales Recueillis une fois de 0 à 24 heures après l’instillation et une fois toutes les 24 heures par la suite (jusqu’à l’heure 168). | Période (heure) 0 à 24 48 72 96 120 144 168 Urine/matières fécales 30,8±8,3/54,7±9,9 33,8±8,8/60,9±11,5 34,6±8,9/61,8±11,3 34,7±9,0/62,2±11,3 35,0±9,0/62,3±11,2 35,1±9,1/62,3±11,2 35,1±9,1/62,3±11,2 | ||||
Étude 3 : Étude pharmacocinétique à dose répétée visant à étudier la distribution oculaire de la gatifloxacine après une administration ophtalmique topique chez les lapins. | Lapin adulte (pigmenté)/hollandais | 30/M (3/MÉ) | Gatifloxacine 0,3 mg (0,3 %)/trois fois par jour pendant 15 jours (43 instillations au total)/chaque dose de 50 mcl/œil a été administrée à l’animal sous forme de deux instillations de 25 mcl en 5 min. Dose répétée bilatérale | Tissus : plasma, sang, humeur aqueuse de la chambre antérieure, conjonctive, muscle extra-oculaire, cornée, iris et corps ciliaire, cristallin, corps vitré, rétine et choroïde, sclère, glande lacrymale, glande lacrymale auxiliaire, muqueuse nasale, langue, foie et peau. Jour 4 : 1 heure après l’instillation n° 10 Jour 8 : 1 heure après l’instillation n° 22 Jour 15 : Aux | -Sauf pour le cristallin, la sclère, l’ICC et la rétine/choroïde, les concentrations en 14C-gatifloxacine dans les tissus oculaires n’ont pas augmenté après une dose répétée trois fois par jour chez les lapins hollandais. -Les concentrations dans le cristallin et la sclère ont atteint un niveau stable après 22 doses, mais les concentrations dans les tissus contenant de la mélanine ont continué à augmenter après un total de 43 doses, ce qui indique qu’une accumulation de la gatifloxacine a lieu en cas d’administration de doses multiples, en particulier dans les tissus contenant de la mélanine. |
Tissu Plasma Cornée ICC d.-v. (jour) 5 Données non disponibles 5,3 (2 heures- 28 jours) 17 (4 heures-84 jours) Cmax (ng-eq/g ou ml) 29 ± 4 4322 ± 1387 40286 ± 4254 ASC (mcg eq.˚h ˚ml-1)5 Données non disponibles 84,0 (0 à 28 jours)/ 88,0 (0-∞) 13900 (0 à 84 jours)/ 14700 (0-∞) 6210 (0 à |
Description de l’étude | Espèce/ Race | Nombre/ Sexe | Schéma posologique et dose ophtalmiques | Tissus/Échantillons2 examinés et périodes d’échantillonnage | Résultats |
| heures 1, 2, 4, 8 et 24 et aux jours 7, 28 et 84 après l’instillation n° 43 (dernière dose) | Rétine et choroïde Sclère 24 (2 heures-84 jours) 21 (24 heures-84 jours) 13144 ± 1232 1815 ± 567 84 jours)/ 7170 (0-∞) 655 (0 à 84 jours)/ 721 (0-∞) |
1 Moment d’évaluation; * première évaluation de l’échantillon; ** dernière évaluation de l’échantillon, 2 Les concentrations de gatifloxacine dans le film lacrymal n’ont pas été étudiées chez les animaux.
3 Cmax et Tmax sont des valeurs d’observation
4 Les intervalles pour lesquels la demi-vie a été calculée étaient Tmax-24 h sauf pour les tissus suivants chez le lapin hollandais : Plasma Tmax-2 h;
sclère et rétine Tmax-8 h; ICC et choroïde Tmax-84 jours
5 Paramètres pharmacocinétiques de la radioactivité calculés après une 43e instillation.
Pharmacologie chez l’humain
Pharmacocinétique
Administration par voie oculaire
Absorption
L’absorption systémique de la gatifloxacine après une administration oculaire a été étudiée auprès de 12 volontaires en bonne santé. Voici un récapitulatif des données pharmacocinétiques de cette étude.
Tableau 5 : Études pharmacocinétiques oculaires cliniques
| Description et conception de l’étude | Groupes de traitement, schéma posologique et nombre de sujets inscrits/ayant terminé l’étude | Données démographiques | Paramètres pharmacocinétiques | |||
| Cmax (ng/ml) | Tmax (h) | ASC 0-dernière dose (ng/h/ml) | t 1/2 (h) | |||
| Étude de phase 1, à répartition aléatoire, unicentrique, à simple insu, contrôlée par placebo, sur les deux yeux portant sur la pharmacocinétique de la gatifloxacine sous forme de solution ophtalmique chez des volontaires en bonne santé. | Groupe 1 : 2 gouttes de gatifloxacine 0,3 % dans un œil/ 2 gouttes de placebo dans l’autre œil 1 fois par jour au jour 1 4 fois par jour aux jours 2 à 8 8 fois par jour aux jours 9 à 11 N=6/6 Groupe 2 : 2 gouttes de gatifloxacine 0,5 % dans un œil/ 2 gouttes de placebo dans l’autre œil 1 fois par jour au jour 1 4 fois par jour aux jours 2 à 8 8 fois par jour aux jours 9 à 11 N=6/6 | Sexe : les 12 sujets étaient des hommes Race : asiatique (tous les volontaires étaient japonais) Âge moyen ± é.-t. (fourchette) : 24,7 ± 4,3 ans (20 à 35 ans) | -Des prélèvements sanguins ont été effectués aux jours suivants : Jour 2 : avant l’administration Jour 5 (après la 4e dose) : aux heures 0,5, 1 et 2 Jour 8 (après la 7e dose) : aux heures 0,5, 1 et 2 Jour 9 : avant l’administration Jour 11 (après la 8e dose) : aux heures 0,5, 1, 2 et 12 -Les concentrations sériques1 de gatifloxacine dans les échantillons sanguins prélevés à 12 stades d’évaluation chez chaque sujet ont été mesurées par chromatographie liquide à haute performance (HPLC). -Les concentrations de gatifloxacine se situaient sous la limite de détection (≤ 5 ng/ml) pour tous les échantillons. Par conséquent, les paramètres pharmacocinétiques n’ont pas pu être déterminés. | |||
1 Il n’existe aucune donnée pharmacocinétique pour les humains relative à la concentration lacrymale après l’administration par voie oculaire.
Administration systémique
Absorption
Les paramètres pharmacocinétiques moyens (é.-t.) de la gatifloxacine après des doses uniques de 200 mg administrées par voie orale, des doses uniques et multiples de 400 mg administrées par voie orale et des doses uniques ou multiples de 200 mg et 400 mg administrées par voie intraveineuse sur une heure sont indiqués ci-dessous :
Tableau 6 : Administration par voie orale
Cmax (mcg/ml) | Tmax a (h) | ASC b (mcg h/ml) | t 1/2 (h) | |
| 200 mg -- Volontaires en bonne santé | ||||
| Dose unique (n=12) | 2,0 ± 0,4 | 1,00 (0,50, 2,50) | 14,2 ± 0,4 | -- |
| 400 mg -- Volontaires en bonne santé | ||||
| Dose unique (n=202) Dose multiple (n=18) | 3,8 ± 1,0 4,2 ± 1,3 | 1,00 (0,50, 6,00) 1,50 (0,50, 4,00) | 33,0 ± 6,2 34,4 ± 5,7 | 7,8 ± 1,3 7,1 ± 0,6 |
| 400 mg -- Patients avec infection | ||||
| Dose multiple (n=140) c | 4,2 ± 1,9 | -- | 51,3 ± 20,4 | -- |
| 400 mg -- Dose unique, sujets avec insuffisance rénale | ||||
| Clcr 50-80 ml/min (n=8) Clcr 30-49 ml/min (n=8) Clcr < 30 ml/min (n=8) Hémodialyse (n=8) DPCA (n=8) | 4,4 ± 1,1 5,1 ± 1,8 4,5 ± 1,2 4,7 ± 1,0 4,7 ± 1,3 | 1,13 (0,75, 2,00) 0,75 (0,50, 6,00) 1,50 (0,50, 6,00) 1,50 (1,00, 3,00) 1,75 (0,50, 3,00) | 48,0 ± 12,7 74,9 ± 12,6 149,3 ± 35,6 180,3 ± 34,4 227,0 ± 60,0 | 11,2 ± 2,8 17,2 ± 8,5 30,7 ± 8,4 35,7 ± 7,0 40,3 ± 8,3 |
a Médian (Minimum, Maximum) b Dose unique : ASC0-¥, dose multiple : ASC0-24 c Fondé sur le modèle pharmacocinétique de la population de patients, n=103 pour Cmax Cmax : Concentration sérique maximale; Tmax : Temps auquel le Cmax est obsersvée; ASC : aire sous la courbe de concentration plasmatique en fonction du temps; t 1/2. : Demi-vie sérique | ||||
Tableau 7 : Administration par voie intraveineuse
Cmax (mcg/ml) | Tmax a (h) | ASC b (mcg h/ml) | t 1/2 (h) | Vdss (L/kg) | |
| 200 mg -- Volontaires en bonne santé | |||||
| Dose unique (n=12) | 2,2 ± 0,3 | 1,00 (0,67, 1,50) | 15,9 ± 2,6 | 11,1 ± 4,1 | 1,9 ± 0,1 |
| Dose multiples (n=8) | 2,4 ± 0,4 | 1,00 ( 0,76, 1,00) | 16,8 ± 3,6 | 12,3 ± 4,6 | 2,0 ± 0,3 |
| 400 mg -- Volontaires en bonne santé | |||||
| Dose unique (n=30) Dose multiple (n=5) | 5,5 ± 1,0 4,5 ± 0,6 | 1,00 (0,50, 1,00) 1,00 (1,00, 1,00) | 35,1 ± 6,7 35,4 ± 4,6 | 7,4 ± 1,6 13.9, ± 3,9 | 1,5 ± 0,2 1,6 ± 0,5 |
a Médian (Minimum, Maximum) b Dose unique : ASC0-¥, dose multiple : ASC0-24 Cmax : Concentration sérique maximale; Tmax : Temps auquel le Cmax est obsersvée; ASC : aire sous la courbe de la concentration plasmatique en fonction du temps; t 1/2 : Demi-vie sérique; Vdss : volume de distribution | |||||
Métabolisme
Après son administration par voie orale ou i.v., la gatifloxacine subit une biotransformation limitée chez l’humain, moins de 1 % de la dose étant excrétée dans l’urine sous forme de métabolites d’éthylènediamine et de méthyléthylènediamine.
Les études in vivo menées chez l’humain (et l’animal) indiquent que la gatifloxacine n’est pas un inducteur enzymatique; il est donc peu probable que la gatifloxacine modifie sa propre élimination métabolique ou celle d’autres médicaments administrés de façon concomitante.
Distribution
La gatifloxacine se lie aux protéines sériques dans une proportion d’environ 20 % et cette liaison est indépendante de la concentration. Après l’administration d’une perfusion unique ou de perfusions multiples de gatifloxacine à 200 et à 400 mg par voie intraveineuse, le volume de distribution moyen de la gatifloxacine à l’état d’équilibre (Vdss) variait de 1,5 à 2,0 L/kg. La gatifloxacine se distribue largement au sein de l’organisme, dans de nombreux tissus et liquides.
La distribution de la gatifloxacine dans les tissus se traduit par des concentrations du médicament plus élevées dans la plupart des tissus cibles que dans le sérum.
Excrétion
La gatifloxacine est excrétée sous forme inchangée principalement par les reins. Plus de 70 % de la dose administrée s’est retrouvée sous forme inchangée dans l’urine après l’administration par voie orale et intraveineuse, et 5 % s’est retrouvée dans les fèces. La clairance rénale est indépendante de la dose et les valeurs moyennes varient de 124 à 161 mL/min. L’ampleur de cette valeur, associée à la diminution importante de l’élimination de la gatifloxacine observée avec l’administration concomitante de probénécide, indique que la gatifloxacine subit à la fois une filtration glomérulaire et une sécrétion tubulaire. La gatifloxacine peut aussi être éliminée de façon minime par la vésicule biliaire ou les intestins, puisque 5 % de la dose administrée par voie intraveineuse s’est retrouvée dans les fèces sous forme inchangée.
Études cliniques ophtalmiques
Dans un essai clinique multicentrique, à répartition aléatoire et à double insu où les patients, âgés de plus d’un an, ont reçu la solution ophtalmique gatifloxacin à 0,3 % pendant 4 à 6 jours, celle‐ci s’est révélée supérieure à son excipient dans le cadre d’une évaluation de suivi (réalisée aux jours 5 à 7) chez les patients atteints de conjonctivite ou chez qui les cultures conjonctivales étaient positives. Les résultats cliniques de l’essai ont montré, les jours 5 à 7, une guérison clinique de 76,9 % (40/52) dans le groupe traité par la gatifloxacine contre une guérison clinique de 58,3 % (28/48) dans le groupe ayant reçu l’excipient. Les résultats microbiologiques du même essai clinique ont montré un taux d’éradication statistiquement supérieur des agents pathogènes en cause pour la gatifloxacine; ce taux était de 92,3 % (48/52) contre 72,3 % (34/47) pour l’excipient les jours 5 à 7. Veuillez noter que l’éradication microbiologique n’est pas toujours en corrélation avec la guérison clinique dans les essais portant sur des anti‐infectieux.
14. TOXICOLOGIE
Administration par voie oculaire topique
Toxicité subaiguë et chronique
La solution ophtalmique Gatifloxacine a été évaluée lors d’études de toxicité oculaire avec des doses répétées chez les lapins et les chiens, d’une durée respective de 1 et 3 mois. Les résumés de ces études sont fournis dans les tableaux 8, 9, 10 et 11.
Les potentiels arthrotoxique et ostéotoxique de la gatifloxacine n’ont pas été évalués chez les animaux.
Tableau 8 : Étude de toxicité subaiguë
| Espèce/ Race | Nombre par groupe/sexe/ âge/poids corporel initial | Groupes de traitement | Schéma posologique/Durée | Paramètres évalués | Résultats |
| Lapins, japonais albinos blancs | 3 mâles Âgés de 9 semaines à la réception 1,98 à 2,13 kg | Solution saline Gatifloxacine (GFLX) 0,5 % | 100 mcl 8 fois/jour (c’est-à-dire à un intervalle de 100 mcl/h), œil gauche -7 jours 100 mcl 8 fois/jour (c’est-à-dire à un intervalle de 100 mcl/h), œil droit -4 mg/lapin/jour -7 jours |
-aux jours 1 à 7 (avant la première dose), -au jour 7 +1 (jour après la dernière administration)
-au jour 1 (avant la première dose), -au jour 7 +1 (jour après la dernière administration)
-œdème palpébral -rougeur bulbaire -écoulement -membrane nictitante, et -apparence de l’iris, réponse Au jour 0 (avant la première administration) et aux jours 1, 4 et 7, 30 minutes après la dernière administration
|
aucune anomalie à aucun stade d’évaluation.
|
Tableau 9 : Toxicité chronique
| Espèce/ Race | Nombre par groupe/sexe/ âge/poids corporel initial | Groupes de traitement | Schéma posologique/Durée | Paramètres évalués | Résultats |
Lapins, hollandais (pigmentés) | 5 mâles Âgés de 20 semaines à la réception 1,73-1,97 kg | Solution saline Gatifloxacine (GFLX) 0,5 % Gatifloxacine (GFLX) 1,0 % Solution fraîche préparée toutes les semaines à partir d’hydrate de gatifloxacine, | 100 mcl 4 fois/jour, chaque œil, 28 jours 100 mcl 4 fois/jour, chaque œil, 28 jours -4 mg/lapin/jour -28 jours 100 mcl 4 fois/jour, chaque œil, 28 jours -8 mg/lapin/jour -28 jours | ||
- 1) Signes cliniques :
deux fois par jour; et une fois au jour 28, avant la nécropsie
- 1) Signes cliniques :
aucun changement notable quel que soit le groupe de traitement actif par rapport au placebo.
- 2) Poids corporel :
une fois par semaine; et une fois au jour 28, avant la nécropsie
- 2) Poids corporel :
aucun changement notable quel que soit le groupe de traitement actif par rapport au placebo.
- 3) Les observations oculaires comprennent les examens suivants :
-zone d’opacité de la cornée
-degré d’opacité de la cornée
-apparence de l’iris, réponse
-rougeur palpébrale
-chémosis palpébral
-rougeur bulbaire
-état de la membrane nictitante
-écoulement, une fois avant le début de l’étude, puis une fois par semaine.
- 3) Observations oculaires :
aucune anomalie de la cornée, de l’iris ou de la conjonctive, quel que soit l’œil, le groupe de traitement ou l’examen.
- 4) Examens ophtalmologiques,
comprenant :
-examen de la cornée à la fluorescéine -examen du cristallin et du corps vitré -examen du fond de l’œil une fois avant le début de l’étude, puis une fois par semaine.
- 4) Examens ophtalmologiques : aucune lésion ni anomalie de la cornée, du cristallin, du corps vitré ou du fond de l’œil, quel que soit l’œil, le groupe de traitement ou l’examen.
- 5) Électrorétinographie :
une fois avant le début de l’étude, puis aux semaines 1 et 4.
- 5) Électrorétinogramme :
aucun changement de la latence et de l’amplitude des ondes a- et b- n’a été observé quel que soit le groupe de traitement par rapport au placebo.
- 6) Hématologie, chimie sanguine et test d’urine :
une fois à la fin de l’étude
- 6) Hématologie et test d’urine aucun changement n’a été observé quel que soit le groupe de traitement par rapport au placebo.
Chimie sanguine :
-aucun changement lié au traitement
- 7)
Nécropsie, poids des organes et histopathologie : à la fin de l’étude
- 7) Nécropsie, poids des organes et histopathologie :
-aucun changement lié au traitement
Tableau 10 : Toxicité chronique
| Espèce/ Race | Nombre par groupe/sexe/ âge/poids corporel initial | Groupes de traitement | Schéma posologique/Durée | Paramètres évalués | Résultats |
| Lapins, Haz (NZW) SPF albinos | 5 mâles Âgés de 13 semaines au début du traitement 2,11-2,52 kg | Solution saline Gatifloxacine 0,5 % avec ADBAC 0,005 %, EDTA 0,01 % | 100 mcl 8 fois/jour, chaque œil, 30 jours 100 mcl 8 fois/jour, chaque œil, 30 jours -8 mg/lapin/jour -30 jours | ||
- 1) Signes cliniques :
deux fois par jour
- 1) Signes cliniques :
aucun changement lié au traitement remarqué.
- 2) Consommation alimentaire :
quotidienne
- 2) Consommation alimentaire : aucun changement lié au traitement
- 3) Poids corporel :
au moment de la répartition aléatoire, le premier jour de l’administration et une fois par semaine par la suite.
- 3) Poids corporel :
aucun changement lié au traitement remarqué.
- 4) Les observations oculaires comprennent les examens suivants :
-opacité de la cornée
-degré d’opacité de la cornée
-valeurs de l’iris
-rougeur palpébrale
-chémosis palpébral
-écoulement
une fois avant la première administration, le premier jour d’administration et une fois par semaine par la suite.
- 4) Observations oculaires :
aucune lésion/anomalie observée.
- 5) Examens ophtalmologiques, comprenant : -tonométrie
-examen de la cornée
-examen du cristallin et du corps vitré -examen du fond de l’œil
une fois avant la première administration, le premier jour d’administration et une fois par semaine par la suite.
- 5) Examens ophtalmologiques :
aucune lésion/anomalie observée de la pression intraoculaire, de la cornée, du cristallin, du corps vitré ou du fond de l’œil.
- 6)
Angiographie à la fluorescéine : une fois avant la première administration, le premier jour d’administration et une fois par semaine par la suite.
- 6) Angiographie à la fluorescéine : aucune anomalie liée au traitement observée
| Espèce/ Race | Nombre par groupe/sexe/ âge/poids corporel initial | Groupes de traitement | Schéma posologique/Durée | Paramètres évalués | Résultats |
une fois avant l’administration et aux jours 14 et 30 au cours de l’administration
une fois avant l’administration et à la fin du traitement
|
aucun changement significatif n’a été remarqué au cours du traitement.
aucun changement important n’a été observé chez le groupe de traitement actif versus le placebo.
-aucune observation macroscopique ou microscopique liée au traitement. |
Tableau 11 : Toxicité chronique
| Espèce/ Race | Nombre par groupe/sexe/ âge/poids corporel initial | Groupes de traitement | Schéma posologique/Durée | Paramètres évalués | Résultats |
| Chiens Beagle | 4/sexe/groupe sacrifié à la fin du traitement; 2/sexe/groupe sacrifié après une période de rétablissement de 1 mois Âgés de 13-14 mois au début du traitement, 7,5-11,7 kg au cours du traitement | Solution ophtalmique placebo, Gatifloxacine 0,5 % Solution ophtalmique placebo, Gatifloxacine 0,5 % | 2 gouttes (80 mcl) 10 fois/jour, œil droit, 1 mois 2 gouttes (80 mcl) 10 fois/jour, œil droit, 4 mg/chien/jour pendant 1 mois 2 gouttes (80 mcl) 32 fois/jour pendant 2 jours, 16 fois/jour pendant 5 jours, puis 4 fois/jour pendant 11 semaines, œil droit, 3 mois au total 2 gouttes (80 mcl) 32 fois/jour pendant 2 jours, 16 fois/jour pendant 5 jours, puis 4 fois/jour pendant 11 semaines, œil droit, 3 mois au total 12,8 mg/chien/jour pendant 2 jours, 6,4 mg/chien/jour pendant 5 jours et 1,6 mg/chien/jour | ||
- 1) Contrôles de la mortalité :
deux fois par jour au cours des phases de prétraitement, de traitement et de
rétablissement.
- 1) Mortalité : aucune mortalité
- 2) Observations cliniques :
une fois par jour au cours des phases de prétraitement, de traitement et de
rétablissement.
- 2) Observations cliniques :
-aucune observation clinique liée au médicament.
- 3) Observations oculaires macroscopiques générales, comprennent les examens suivants : -hyperémie conjonctivale
-chémosis conjonctival
-écoulement oculaire deux fois par jour pendant la semaine 1 du traitement et deux fois par semaine pendant le reste de la phase de traitement; une fois par semaine au cours de la phase de rétablissement.
- 3) Les observations oculaires macroscopiques générales :
-Après les trois premières semaines de traitement, il y a eu une légère augmentation de la fréquence des hyperémies bénignes dans l’œil traité des mâles recevant le médicament. L’hyperémie était rare chez les femelles. -Ces constatations n’ont pas été accompagnées de changement pathologique général ou microscopique.
-Aucune hyperémie liée au médicament n’a été observée au cours de la période de rétablissement, ce qui indique que l’effet est réversible.
- 4) Poids corporel :
une fois avant la répartition aléatoire; une fois par semaine au cours des deux dernières semaines de la phase de prétraitement; une fois avant l’administration, une fois par semaine au cours des phases de traitement et de rétablissement; avant la nécropsie.
- 4) Poids corporel
- - aucun événement indésirable sur le poids corporel moyen chez les animaux recevant le médicament.
- 5) Consommation alimentaire
tous les jours au cours des deux dernières
- 5) Consommation alimentaire
- - aucun événement indésirable sur la
| Espèce/ Race | Nombre par groupe/sexe/ âge/poids corporel initial | Groupes de traitement | Schéma posologique/Durée | Paramètres évalués | Résultats |
pendant 11 semaines | semaines de la phase de prétraitement; tous les jours au cours des phases de traitement et de rétablissement.
coagulation et test d’urine : une fois avant le traitement; une fois aux semaines 4 et 13 du traitement et à la fin de la période de rétablissement.
Jours 7 et 28 pour les groupes de traitement de 1 mois et jours 1 et 90 pour les groupes de traitement de 3 mois.
| consommation alimentaire moyenne chez les animaux recevant le médicament.
la biomicroscopie à lampe à fente et les examens ophtalmoscopiques n’ont révélé aucun effet oculaire lié au médicament. Aucun effet lié au médicament n’a été observé quant à la pression intraoculaire ou aux réflexes pupillaires à la lumière tout au long de l’étude.
Cmax (ng/ml) = 73,7 (jour 7); 65 (jour 28) ASC 0-t (ng˚h/ml) =581 (jour 7); 616 (jour 28) Étude sur 3 mois : Cmax (ng/ml) = 162 (jour 1); 18 (jour 90) ASC 0-t (ng˚h/ml) =1980 (jour 1); 182 (jour 90)
-aucun changement lié au traitement pour le poids des organes -aucune lésion macroscopique liée au traitement -aucun changement histopathologique lié au traitement -aucun changement lié au traitement pour la |
| Espèce/ Race | Nombre par groupe/sexe/ âge/poids corporel initial | Groupes de traitement | Schéma posologique/Durée | Paramètres évalués | Résultats |
| cornée et les structures oculaires internes ou externes. |
Fermeture in vitro des plaies de l’épithélium cornéen
Il a été démontré que certains agents antibactériens de la famille des quinolones modifient les taux de cicatrisation de la cornée de façon proportionnelle à la dose dans des modèles non cliniques. Dans un modèle in vitro de fermeture des plaies dans des cultures primaires de cellules épithéliales de cornée de lapin, le taux de cicatrisation obtenu avec la gatifloxacine à 0,2 mM, 0,4 mM et 0,6 mM (75, 150 ou 230 mcg/mL, respectivement) correspondait à 88,1, 62,8 ou 33,3 % du taux de cicatrisation des cultures témoins non traitées. Les plaies dans les cultures témoins se fermaient en moins de 38 heures. Dans cette épreuve, une plaie mécanique de 5 à 7 mm de diamètre a été créée dans une culture confluente de cellules. Les trois exemplaires de la culture ont été traités avec chaque concentration de gatifloxacine, sans agents de conservation ni excipients pharmaceutiques, à une température de 37 ⁰C pendant 64 heures. Des images numériques des plaies ont été prises à l’instauration du traitement, puis 13, 22, 38, 45 et 64 heures plus tard. La superficie des plaies a été mesurée et le taux relatif de fermeture des plaies a été calculé (variation à l’heure de la superficie relative de la plaie, exprimée en pourcentage du taux de cicatrisation des cultures témoins).
Administration par voie orale/intraveineuse
Toxicité aiguë
Dans des études portant sur une dose unique administrée par voie orale, aucun effet indésirable important n’a été observé chez des rats à des doses allant jusqu’à 2 000 mg/kg ou chez des chiens à une dose de 160 mg/kg. Des doses uniques allant jusqu’à 120 mg/kg chez le rat et 15 mg/kg chez le chien, administrées par voie intraveineuse, ont été bien tolérées.
Toxicité subaiguë et chronique
Dans une série d’études portant sur des doses répétées administrées par voie orale, des rats et des chiens ont reçu pendant 6 mois de la gatifloxacine, les premiers à des doses de 30, 60, 120 et 240 mg/kg/jour et les seconds à des doses de 6, 12 et 24 mg/kg/jour. Chez le rat, la gatifloxacine a été bien tolérée pendant 6 mois à une dose de 30 mg/kg par jour. À 60 mg/kg/jour, des gouttelettes lipidiques hépatocytaires ont été observées au microscope dans le foie, alors qu’à 120 mg/kg/jour et plus, des modifications hépatiques similaires et une vacuolisation des cellules β du pancréas ont été observées. Chez le chien, le médicament a été bien toléré pendant 6 mois à une dose de 6 mg/kg par jour. À 12 mg/kg/jour et plus, la principale observation a été une vacuolisation des cellules β du pancréas. Dans une étude d’une durée de 5 mois portant sur l’administration par voie orale chez le singe (15, 30 et 60 mg/kg), les modifications liées au médicament aux doses de 15 et de 30 mg/kg/jour se sont limitées à une vacuolisation des cellules β du pancréas (observée seulement à l’examen ultrastructural). À 60 mg/kg, en plus des modifications pancréatiques, une diminution du poids corporel et de la consommation d’aliments a été notée. Les changements observés dans toutes les études portant sur l’administration par voie orale étaient généralement réversibles à l’arrêt du traitement.
Dans des études d’une durée d’un mois portant sur l’administration par voie intraveineuse, la gatifloxacine a été bien tolérée chez le rat à des doses allant jusqu’à 30 mg/kg par jour. Les
doses de 90 mg/kg par jour étaient manifestement toxiques et ont provoqué plusieurs morts. Chez le chien, aucune modification liée au médicament n’a été observée après un mois d’administration d’une dose de 7 mg/kg/jour par voie intraveineuse. À 15 mg/kg/jour, les effets liés au médicament se sont limités à des vomissements et à une salivation. Les doses de 30 mg/kg par jour ont été à l’origine de nombreux signes cliniques, de modifications des paramètres cliniques et pathologiques et d’une diminution du nombre de lymphocytes dans le cortex du thymus. À l’exception d’une légère irritation au point d’injection chez le rat, tous les changements observés dans ces études étaient réversibles à l’arrêt du traitement.
Mutagénicité
La gatifloxacine s’est révélée négative dans cinq études de génotoxicité in vivo comprenant des tests du micronoyau réalisés par voie orale et intraveineuse chez la souris, un test cytogénétique réalisé par voie orale chez le rat, et des tests de réparation de l’ADN réalisés par voie orale chez deux races de rats.
La gatifloxacine a été évaluée comme étant positive dans trois études de mutation génique in vitro et dans deux études d’aberration chromosomique in vitro. Ces résultats n’étaient pas inattendus; des résultats similaires ont été obtenus avec d’autres antibiotiques de la famille des quinolones et sont considérés comme étant imputables aux effets inhibiteurs qu’ont les concentrations élevées de ces composés sur l’ADN‐topoisomérase de type II présente dans les cellules eucaryotes. Cette enzyme est liée à l’ADN‐gyrase bactérienne, la cible contre laquelle toutes les quinolones exercent leur activité antibiotique.
Cancérogénicité
On n’a observé aucune augmentation du nombre de néoplasmes chez des souris B6C3F1 ayant reçu de la gatifloxacine dans leur alimentation pendant 18 mois à des doses moyennes de 81 mg/kg/jour chez les mâles et de 90 mg/kg/jour chez les femelles.
On n’a pas non plus observé d’augmentation du nombre de néoplasmes chez des rats Fischer 344 ayant reçu de la gatifloxacine dans leur alimentation pendant 2 ans à des doses moyennes de 47 mg/kg/jour chez les mâles et de 139 mg/kg/jour chez les femelles. Une augmentation statistiquement signative de la fréquence de la leucémie à grands lymphocytes granuleux (GLG) a été observée chez les mâles recevant des doses élevées (52 %), comparativement à ce qui a été constaté chez les témoins (16 %). Bien que la leucémie GLG soit couramment observée chez le rat F344 rat, la fréquence de ce changement chez les mâles recevant des doses élevées excédait légèrement l’étendue établie historiquement (de 5,7 à 40,4 %) pour cette race. Ces résultats indiquent que la gatifloxacine pourrait avoir exacerbé l’apparition et le développement de ce néoplasme fréquent. La fréquence de la leucémie GLG dans tous les autres groupes traités par le médicament était comparable à celle observée chez les témoins. Aucune autre lésion néoplasique ou non néoplasique observée dans l’étude n’a été considérée comme étant directement attribuable au traitement par la gatifloxacine.
Reproduction et tératologie
Les données des études menées chez l’animal montrent qu’aucun effet tératogène n’a été observé chez le rat et le lapin après l’administration par voie orale de doses allant jusqu’à 50 mg/kg/jour. Cependant, des malformations squelettiques et craniofaciales ou un retard de l’ossification, une hypertrophie auriculaire et une diminution du poids fœtal ont été observés chez des fœtus de rates ayant reçu une dose d’au moins 150 mg/kg/jour. Dans une étude périnatale et postnatale, une augmentation des pertes postimplantation tardives et des mortalités néonatales et périnatales ont été observées à la dose de 200 mg/kg/jour.
Études de toxicité particulière :
Arthrotoxicité
La gatifloxacine administrée par voie orale a été évaluée dans une série d’études de toxicité particulières. Chez des ratons (doses ≥ 600 mg/kg) et des chiots (≥ 10 mg/kg), la gatifloxacine a eu des effets arthrotoxiques et ostéotoxiques semblables à ceux observés avec d’autres antibiotiques de la famille des quinolones. La pertinence de ces observations par rapport à l’utilisation clinique de la solution ophtalmique de gatifloxacine n’est pas connue.
Phototoxicité/photosensibilisation
Aucun signe de phototoxicité ni de photosensibilisation n’a été observé dans les nombreuses études sur l’administration par voie orale de la gatifloxacine menées chez la souris et le cobaye.
Effets sur le glucose/l’insuline/les cellules β pancréatiques
La gatifloxacine a provoqué des changements réversibles touchant la tolérance au glucose, les taux d’insuline sérique et la morphologie des cellules β du pancréas lorsque des rats ont reçu par voie orale pendant 7 jours une dose de 810 mg/kg/jour, mais pas lorsqu’ils ont reçu une dose de 270 mg/kg/jour. Des changements similiaires touchant les cellules β ont été constatés chez des chiens (6 mois à une dose de 24 mg/kg/jour) et des singes (5 mois à 60 mg/kg/jour) auxquels on a administré de la gatifloxacine par voie orale.
15. MONOGRAPHIES DE PRODUIT DE SOUTIEN
ZYMARMD ( Solution ophtalmique de Gatifloxacine à 0,3 % p/v), Numéro de contrôle : 224198, Monographie de produit, Allergan Inc. 25 juin 2019.