


Monographie de produit - Sandoz Levobunolol
MODE ACTION ET PHARMACOLOGIE CLINIQUE
Le chlorhydrate de lévobunolol est un inhibiteur non cardiosélectif des récepteurs β-adrénergiques, également efficace aux récepteurs β1-adrénergiques et β2-adrénergiques. L'activité inhibitrice du chlorhydrate de lévobunolol est environ 60 fois plus puissante que celle de son isomère dextrogyre; toutefois, l'inhibition directe de la fonction myocardique est équivalente. Par conséquent, c'est le lévobunolol qu'on utilise, soit l'isomère lévogyre. Le chlorhydrate de lévobunolol n'entraîne ni effet anesthésique local (stabilisation de la membrane) ni activité sympathomimétique intrinsèque notables.
L'inhibition des récepteurs β-adrénergiques réduit le débit cardiaque à la fois chez les sujets sains et chez les cardiaques. Dans les cas d'altération marquée de la fonction myocardique, le blocage des récepteurs β-adrénergiques peut inhiber l'effet stimulateur du système nerveux sympathique nécessaire au maintien d'une fonction cardiaque adéquate.
L'inhibition des récepteurs β-adrénergiques dans les bronches et les bronchioles entraîne une résistance accrue des voies respiratoires découlant d'une activité parasympathique non inhibée. Un tel effet chez les personnes souffrant d'asthme ou d'une autre affection bronchospastique peut se révéler dangereux.
Instillé dans l'oeil, le lévobunolol abaissera aussi bien une pression intraoculaire (PIO) élevée qu'une PIO normale, qu'elle soit accompagnée de glaucome ou non. Une PIO élevée représente un important facteur de risque dans la pathogenèse de la perte glaucomateuse du champ visuel. Plus la pression intraoculaire est élevée, plus la probabilité d'endommagement du nerf optique et de perte du champ visuel est élevée.
Le début de l'effet d'une goutte du lévobunolol peut être observé moins d'une heure après l'instillation, l'effet maximal pouvant être noté entre deux et six heures après le traitement. L'administration quotidienne d'une dose de peut entraîner une baisse notable de la PIO pouvant persister jusqu'à 24 heures.
La mesure du débit sécrétoire et de l'écoulement total de l'humeur aqueuse semble indiquer que le lévobunolol abaisse la PIO principalement en réduisant la production d'humeur aqueuse. Le lévobunolol réduit la PIO en influant peu ou en n'influant pas sur la dimension ou les mécanismes d'accommodation de la pupille, ce qui contraste avec l'effet myotique bien connu des agents cholinergiques. L'embrouillement de la vision et la cécité nocturne souvent associés aux myotiques ne devraient pas se produire, ce qui est particulièrement important pour les personnes présentant une opacité centrale du cristallin, dont l'acuité visuelle serait réduite par la contraction de la pupille.
Il a été démontré que le chlorhydrate de lévobunolol était aussi efficace que le timolol pour réduire la pression intraoculaire. Des études cliniques contrôlées ayant duré jusqu'à deux ans ont permis de constater qu'on avait réussi à bien maîtriser la pression intraoculaire chez environ 80 % des sujets traités avec le chlorhydrate de lévobunolol 0,5 % administré b.i.d. La diminution moyenne de la PIO observée variait entre 6,87 et 7,81 mm Hg de la référence de base. On n'a constaté aucun effet notable du chlorhydrate de lévobunolol sur la dimension de la pupille, le larmoiement ou la sensibilité de la cornée. Le chlorhydrate de lévobunolol à 0,5 % et à 1 %, lorsqu'il est administré de façon topique, réduit la fréquence cardiaque et la tension artérielle chez certains sujets. Au cours des études effectuées, l'effet de réduction de la PIO du chlorhydrate de lévobunolol s'est bien maintenu.
Dans le cadre d'une étude clinique contrôlée de trois mois, on a observé que l'administration quotidienne d'une dose de chlorhydrate de lévobunolol 0,5 % avait permis de maîtriser la PIO de 72 % des sujets, en produisant une diminution moyenne globale de 7,0 mm Hg. L'administration quotidienne d'une dose de timolol à 0,5 % a permis de maîtriser la PIO de 64 % des sujets, en entraînant une baisse moyenne de 4,5 mm Hg. La différence entre les diminutions moyennes globales de la PIO était significative au plan statistique.
La comparaison du chlorhydrate de lévobunolol 0,5 % au timolol 0,5 % administrés une fois/jour, n'a révélé aucune particularité significative à l'issue de 2 périodes d'essais d'une durée de 3 mois chacune. Toujours au sein de ces études, un pourcentage supérieur d'individus provenant d'un groupe traité au lévobunolol et l'autre au timolol ont maintenu, de façon adéquate, une pression intraoculaire inférieure. Ceci est probablement dû au fait que les sujets présentant une hypertension intraoculaire sévère ne pouvant être traitée uniquement à l'aide d'un β-bloquant, furent exclus de cette étude.
Dans le cadre d'une étude de trois mois et d'une autre ayant duré un an, le chlorhydrate de lévobunolol à 0,25 %, administré 2 fois/jour, a permis de maîtriser la PIO de 63 % et 70 %, respectivement, des sujets. Les diminutions moyennes globales observées étaient de 5,4 mm Hg et 5,1 mm Hg, respectivement.
À l'issue d'une autre période d'essais en cliniques d'une durée de 3 mois, la diminution de la moyenne de la PIO fut remarquablement supérieure (plus de 2 mm Hg) dans les groupes traités 2 fois/jour au lévobunolol 0,25 % et 0,5 %, que dans ceux traités au bétaxolol 0,5 % b.i.d.
L'effet prophylactique du chlorhydrate de lévobunolol 0,5 % topique sur l'élévation de la PIO suite à un néodyme : Une capsulotomie postérieure fait au laser YAG fut analysée lors d'une étude témoin. Une goutte fut administrée de 30 à 120 minutes précédant la capsulotomie. Une élévation supérieure ou égale à 10 mm Hg, par rapport à la référence de base de la pression intraoculaire, fut observée chez 8 sujets (38 %) du groupe témoin, tandis qu'aucun cas ne fut dénoté au sein du groupe traité au lévobunolol. En analysant la référence de base de la PIO, on évalua sa diminution de 2,1 à 2,9 mm Hg dans les groupes traités au lévobunolol, tandis qu'au sein des groupes témoins une élévation de la PIO (4,4 à 6,4 mm Hg) fut observée à 1, 2 et 3 heures après la capsulotomie.
Lors d'une étude témoin, des doses de 0,5 % de chlorhydrate de lévobunolol ou de placebo furent administrées immédiatement après l'ablation d'une cataracte extracapsulaire unilatérale et l'implantation d'une lentille intraoculaire de la chambre postérieure. La thérapie fut maintenue pour les 7 jours suivants, à raison d'une fois/jour. L'incidence d'une élévation de la PIO ≥ à 10 mm Hg de la référence de base, fut observée chez 8 sujets (40 %) provenant du groupe témoin et chez 4 sujets (19 %) du groupe traité au lévobunolol. La moyenne de la PIO augmenta de 8,6 mm Hg, par rapport à la référence de base, en l'espace de 24 heures chez les groupes témoins et de 2 mm Hg en 24 heures chez le groupe traité au lévobunolol.
À l'issue d'une autre étude témoin, le lévobunolol 0,5 % était beaucoup plus efficace que le bétaxolol 0,5 % ou que le placebo, en ce qui a trait à la prévention de l'élévation de la PIO lors de l'ablation d'une cataracte ou de l'implantation d'une lentille dans la chambre postérieure. Deux gouttes du produit assigné furent administrées en période postopératoire à l'oeil étudié. Les yeux traités au lévobunolol démontrèrent une diminution de la pression moyenne de 0,43 mm Hg en période pré- et post-opératoire. Par contre, une augmentation significative de la PIO moyenne fut notée chez les groupes traités au bétaxolol (6,73 mm Hg), au placebo (5,35 mm Hg), et au timolol (3,83 mm Hg).
Une PIO égale ou supérieure à 30 mm Hg fut notée chez 3 yeux traités au placebo (15 %), chez 4 yeux traités au bétaxolol (20 %), chez un oeil traité au timolol (5 %), et aucun cas chez les sujets traités au lévobunolol. Une augmentation supérieure ou égale à 10 mm Hg de la pression fut notée chez 5 yeux traités au placebo (25 %), 6 yeux traités au bétaxolol (30 %), 5 yeux traités au timolol (25 %), et enfin chez un cas traité au lévobunolol.
INDICATIONS ET UTILISATION CLINIQUE
Sandoz Levobunolol (chlorhydrate de lévobunolol solution ophtalmique, 0,25 % et 0,5 %) est indiqué pour maîtriser la pression intraoculaire chez les personnes souffrant d'un glaucome chronique à angle ouvert ou d'hypertension oculaire d'intensité légère à modérée.
CONTRE-INDICATIONS
Le lévobunolol est contre-indiqué dans les cas d'asthme bronchique ou d'antécédents d'asthme bronchique, et dans les cas de maladie pulmonaire obstructive chronique grave, de bradycardie sinusale, de bloc auriculoventriculaire du deuxième ou du troisième degré, d'insuffisance cardiaque avérée, de choc cardiogénique ou d'hypersensibilité à tout ingrédient du produit.
MISES EN GARDE
Comme les autres médicaments ophtalmiques administrés de façon topique, le lévobunolol peut être absorbé dans l'organisme. Les réactions indésirables observées avec l'administration par voie générale d'un inhibiteur des récepteurs β-adrénergiques peuvent aussi se produire à la suite de l'administration topique.
Contient du métabisulfite de sodium, un sulfite qui peut entraîner des réactions de type allergique, y compris des symptômes anaphylactiques et des épisodes asthmatiques potentiellement mortels ou moins sévères chez certaines personnes sensibles à cette substance. La prévalence globale d'hypersensibilité aux sulfites dans la population en général est inconnue et probablement faible. On observe plus souvent une hypersensibilité aux sulfites chez les asthmatiques que chez les non-asthmatiques.
Garder hors de la portée des enfants. Pour usage externe seulement. Ne faire entrer le bout du compte-gouttes en contact avec aucune surface, car on pourrait contaminer la solution. Protéger de la lumière et de la chaleur excessive. Jeter, après le traitement, tout solution inutilisée.
PRÉCAUTIONS
Général
Le lévobunolol doit être utilisé avec prudence chez les personnes pour lesquelles l'administration par voie générale des inhibiteurs des récepteurs β-adrénergiques est contre-indiquée. Parmi ces personnes, on retrouve celles dont la fréquence cardiaque est anormalement basse et celles souffrant d'un bloc cardiaque plus grave qu'un bloc du premier degré. On doit bien maîtriser toute insuffisance cardiaque congestive avant d'instaurer un traitement avec le lévobunolol.
Chez les personnes possédant des antécédents de cardiopathie, spécialement d'arythmie et de bradycardie, on devrait surveiller la fréquence du pouls.
Le lévobunolol doit être utilisé avec prudence chez les personnes présentant une hypersensibilité avérée à d'autres inhibiteurs des récepteurs β-adrénergiques. Utiliser avec précaution dans les cas avérés de fonction pulmonaire altérée.
Populations particulières
Femmes enceintes : Aucune étude adéquate et contrôlée n’a été menée chez les femmes enceintes. Le lévobunolol ne doit être utilisé pendant la grossesse que si le bienfait éventuel pour la mère justifie le risque possible pour le fœtus.
Femmes qui allaitent : On ignore si le médicament est excrété dans le lait maternel. On sait que les β-bloquants systémiques et le maléate de timolol administré de façon topique sont excrétés dans le lait maternel. Il faut être prudent lorsqu'on administre le Sandoz Levobunolol à une femme qui allaite.
Pédiatrie : L'innocuité et l'efficacité du médicament chez les enfants n'ont pas été établies.
Interactions médicamenteuses
Le lévobunolol peut exercer des effets additifs chez les personnes prenant des antihypertenseurs systémiques. Ces effets additifs possibles pourraient comprendre de l'hypotension, y compris de l'hypotension orthostatique, une bradycardie, des étourdissements et/ou une syncope. Inversement, les β-bloquants systémiques pourraient potentialiser l'effet d'hypotension oculaire entraînée par le lévobunolol.
On recommande de surveiller étroitement les personnes qui, en plus de recevoir un β-bloquant, reçoivent un médicament provoquant une déplétion en catécholamines telle que la réserpine, en raison des effets additifs possibles et de l'apparition d'une hypotension et/ou d'une bradycardie marquée pouvant entraîner des vertiges, une syncope ou une hypotension orthostatique.
EFFETS INDÉSIRABLES
Des sensations de brûlure, de picotements ou du prurit passagers, une blépharo-conjonctivite et une diminution de la fréquence cardiaque ainsi que de la tension artérielle ont été rapportés à l'occasion après l'utilisation de chlorhydrate de lévobunolol. On a cependant rarement rapporté une iridocyclite, des céphalées, une ataxie passagère, des étourdissements, une léthargie, de l'urticaire et du prurit. On a observé une diminution de la sensibilité de la cornée chez un petit nombre de patients. On a aussi rapporté les réactions indésirables suivantes à la suite de l'administration par voie ophtalmique d'un inhibiteur (non sélectif) des récepteurs bêta1-adrénergiques et bêta2-adrénergiques:
CORPS : céphalées.
SYSTÈME CARDIO-VASCULAIRE : arythmie, syncope, bloc cardiaque, accident cérébrovasculaire, ischémie cérébrale, insuffisance cardiaque congestive, palpitations.
SYSTÈME DIGESTIF : nausées.
ÉTAT MENTAL : dépression.
PEAU : hypersensibilité, y compris éruptions localisées et généralisées.
SYSTÈME RESPIRATOIRE : bronchospasmes (prédominants chez les patients atteints d'une affection bronchospastique préexistante), insuffisance respiratoire.
SYSTÈME ENDOCRINIEN : symptômes masqués d'hypoglycémie chez les diabétiques insulino-dépendants.
SENS SPÉCIAUX : signes et symptômes de kératite, de blépharoptose, de troubles visuels, y compris modifications des mécanismes d'accommodation (dans certains cas, en raison de l'arrêt du traitement à un myotique), de diplopie et de ptoses.
Les autres réactions associées à l'administration par voie orale d'un inhibiteur non sélectif des récepteurs β-adrénergiques devraient être considérées comme des effets potentiels de ces mêmes agents administrés par voie ophtalmique.
SURDOSAGE
On n'a rapporté aucun cas de surdosage jusqu'à maintenant. Si on instille accidentellement une dose trop importante de solution, il faut rincer l'oeil (les yeux) à l'eau ou avec une solution saline normale. Si la solution est ingérée accidentellement, il faudrait tenter d'empêcher toute absorption subséquente (lavage d'estomac). Les signes et les symptômes les plus courants auxquels on doit s'attendre après un surdosage à un inhibiteur systémique des récepteurs β-adrénergiques sont les suivants : bradycardie symptomatique, hypotension, bronchospasmes et insuffisance cardiaque aiguë. Si ces symptômes se produisent, il faut cesser le traitement avec Sandoz Levobunolol et instaurer un traitement de soutien approprié.
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
POSOLOGIE ET ADMINISTRATION
La dose initiale recommandée est d'une goutte de Sandoz Levobunolol 0,25 % administrée 2 fois/jour dans l'oeil (les yeux) atteint(s). Si la réponse clinique n’est pas adéquate, on peut modifier la posologie et administrer 1 goutte de solution ophtalmique de Sandoz Levobunolol 0,5 % 2 fois/jour dans l'oeil (les yeux) atteint(s). On a constaté que l'administration de solution ophtalmique de Sandoz Levobunolol, une fois par jour, était efficace pour maîtriser la pression
intra-oculaire (PIO) chez nombre de personnes atteintes d'hypertension oculaire et de glaucome à angle ouvert d'intensité légère à modérée. Comme lorsqu'on administre tout nouveau médicament, il est recommandé de surveiller étroitement l'état du patient.
En général, le fait d'administrer plus d'une goutte de Sandoz Levobunolol 0,5%, 2 fois/jour n'accroît pas l'efficacité du médicament. Si la PIO du patient n'atteint pas une valeur satisfaisante avec cette posologie, on peut instaurer un traitement concomitant à la dipivéfrine et/ou à l'épinéphrine, et/ou à la pilocarpine et à d'autres myotiques, et/ou à un inhibiteur de l'anhydrase carbonique systémique tel que l'acétazolamide.
INFORMATION PHARMACEUTIQUE
Substance médicamenteuse
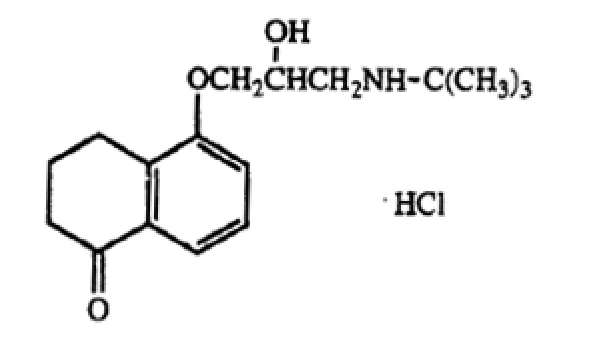
Nom propre : Chlorhydrate de lévobunolol
Nom chimique : 1-(2H)-Naphthalénone,5-[3-[(1,1-diméthylamino]-2-hydroxypropox]-3,4-dihydro chlorhydrate
ou
(-)-5-[3-(tert-Butylamino)-2-hydroxypropo]-3,4-dihydro-
1
(2H)-Naphthalénone, chlorhydrate
Formule moléculaire : C17H25NO3HCl
Poids moléculaire : 327,85
Formule structurale :
Solubilité : (25°C)
Eau distillée : > 300 mg/mL Éthanol absolu : 24 mg/mL
pH d’une solution de 5 % : 4,5 à 5,5
pKa : environ 9,32
Point de fusion : environ 209°C.
Propriétés physicochimiques : Poudre cristalline fine inodore, de couleur blanche à blanc cassé, au goût amer
COMPOSITION
Chaque millilitre contient 2,5 mg ou 5 mg de chlorhydrate de lévobunolol, avec les ingrédients non médicinaux suivants: 0,004 % de chlorure de benzalkonium comme agent de conservation, du phosphate de sodium dibasique; de l'édétate disodique, du phosphate de potassium monobasique; de l'alcool polyvinyl; du chlorure de sodium; du métabisulfite de sodium; de l'acide chlorhydrique et/ou de l'hydroxyde de sodium pour ajuster le pH; ainsi que de l'eau purifiée.
ENTREPOSAGE ET STABILITÉ
Protéger de la lumière et de la chaleur excessive. Conserver entre 15 et 30 °C.
DISPONIBILITÉ DES FORMES POSOLOGIQUES
Sandoz Levobunolol existe en deux différents dosages (0,25 % et 0,5 %) et en flacons opaques en plastique (PEBD) DROPTAINERMD de 5, 10 et 15 mL à doses multiples. Le capuchon de la solution à 0,5 % est jaune et celui de la solution à 0,25 % est bleu.
PHARMACOLOGIE DÉTAILLÉE
Le glaucome est une maladie caractérisée par la perte progressive de la fonction visuelle à la suite d’un dommage au nerf optique. Ce problème étant généralement associé à une pression intraoculaire excessive, l’objectif premier de ce traitement est de la réduire soit en diminuant la production d’humeur aqueuse soit en augmentant l’écoulement d’humeur aqueuse par le tissu trabéculaire ou le canal uvéal. L’analyse du flux aqueux mesuré par fluorophotométrie et de la facilité d’écoulement total par tonographie suggèrent que le lévobunolol réduit la pression intraoculaire essentiellement en diminuant la production d’humeur aqueuse.
Dans le cadre d’études cliniques contrôlées, le lévobunolol a été généralement bien toléré et s’est avéré aussi efficace que le timolol pour réduire la pression intraoculaire. Aucun effet significatif n’a été observé sur la production de larmes, sur la sensibilité cornéenne, sur le diamètre pupillaire ou sur l’accommodation.
Le dosage du lévobunolol à 0,25 % s’est avéré efficace dans la gestion de patients souffrant de glaucome à angle ouvert ou d’hypertension oculaire.
Lors d’une étude sur le titrage de la dose, la pression intraoculaire d’environ 65 % des patients a été contrôlée de manière adéquate sur une période d’étude de trois mois avec soit du lévobunolol à 0,25 % soit du timolol à 0,125 %. Des baisses moyennes de pression intraoculaire se sont étalées de 6 à 8 mm Hg dans les deux groupes de traitement. Un contrôle adéquat a été constaté chez 10 % supplémentaire de patients grâce à un titrage supérieur de leur traitement. Une
diminution de la tension artérielle s’est avérée minime et négligeable pour les deux traitements. La diminution du rythme cardiaque s’est avérée bien plus significative pour le lévobunolol par rapport au timolol à quatre visites de suivi sur neuf. Cependant, la moyenne d’âge du groupe de patients sous lévobunolol était plus élevée avec une incidence de l’hypertension comme valeur de départ. Deux patients sous lévobunolol ont révélé des symptômes de bradycardie sinusale au cours de l’étude et deux patients sous timolol se sont retirés à la suite des effets indésirables (léthargie, diminution subjective de l’acuité visuelle).
L’efficacité à long terme de l’administration deux fois par jour de lévobunolol à 0,25 % sur un an a été démontrée lors d’une étude randomisée à double masque de 78 patients. La pression intraoculaire a été contrôlée de manière adéquate chez 70 % des patients traités au lévobunolol et chez 71 % des patients traités au timolol. En moyenne, le rythme cardiaque et la tension artérielle ont diminué par rapport à la valeur de départ grâce aux deux traitements. La diminution du rythme cardiaque atteignant un taux statistique significatif grâce au lévobunolol aux semaines 1 et 24. Aucune différence majeure entre les groupes n’a été constatée.
Une étude randomisée à double masque de 85 patients sur trois mois a comparé le lévobunolol (0,25 % et 0,5 %) et le bétaxolol (0,5 %). La diminution de la moyenne globale de la pression intraoculaire s’est avérée bien plus significative pour les deux concentrations de lévobunolol (5 à 7 mm Hg) par rapport au bétaxolol (3 à 4 mm Hg). Les modifications du rythme cardiaque et de la tension artérielle se sont avérées minimes avec aucune différence significative entre les groupes.
Des études à long terme allant jusqu’à quatre ans ont été menées avec administration de lévobunolol dosé à 0,5 % deux fois par jour. L’effet oculaire hypertenseur du lévobunolol a été maintenu dans ces études à long terme.
Lors d’une étude multicentrique de 391 patients, la diminution moyenne globale de la pression intraoculaire sur quatre ans fut respectivement de 7,1, 7,2, et 7 mm Hg pour les groupes sous lévobunolol à 0,5 %, à 1 % et sous timolol à 0,5 %. Les effets indésirables ont conduit 9,5 % des patients à se retirer de l’étude. Les modifications des paramètres cardiovasculaires furent : diminution moyenne du rythme cardiaque de 4,6, 6,4 et 3,4 pulsations par minute; diminution moyenne de la tension artérielle systolique de 0,7, 1,8 et 2,2 mm Hg; diminution moyenne de la tension artérielle diastolique de 1,1, 1,3 et 2 mm Hg pour les groupes placés respectivement sous lévobunolol à 0,5 %, lévobunolol à 1 % et timolol. De manière générale, aucune différence significative entre les groupes de traitement n’a été constatée concernant ces paramètres ou la survenue d’effets indésirables.
La chirurgie pratiquée sur le segment antérieur comme l’extraction extracapsulaire de la cataracte ou une capsulotomie postérieure est associée à une augmentation post-chirurgicale de la pression intraoculaire. Cette augmentation de la pression intraoculaire peut s’avérer plus importante chez des patients souffrant de glaucome préexistant. Des agents oculaires hypotenseurs sont utilisés pour minimiser de telles augmentations de la pression intraoculaire. L’utilisation prophylactique du lévobunolol a été étudiée dans les groupes suivants de patients
opérés.
Lors d’une étude de capsulotomie postérieure (laser Nd-YAG), une goutte de lévobunolol à 0,5 % ou d’excipient a été instillée dans l’œil étudié 30 à 60 minutes avant l’intervention. Une seconde goutte a été instillée tard dans la soirée, le jour de l’intervention. La pression intraoculaire a culminé deux heures après l’opération. À ce moment précis, 38 % des patients traités par excipient ont développé une augmentation de la pression intraoculaire d’au moins 10 mm Hg. Aucune augmentation de la pression intraoculaire n’a été constatée dans le groupe traité par lévobunolol. Lors d’une étude portant sur l’extraction extracapsulaire de la cataracte réalisée par les mêmes chercheurs, une goutte de lévobunolol à 0,5 % a été instillée immédiatement après l’intervention puis une fois par jour pendant sept jours. La pression intraoculaire a culminé 24 heures après l’intervention, huit patients (40 %) traités par excipient et quatre (19 %) traités par lévobunolol ont développé une augmentation de la pression intraoculaire d’au moins 10 mm Hg. Les changements moyens de pression intraoculaire ont été constamment et significativement moindres dans le groupe traité par lévobunolol par rapport au groupe traité par excipient.
Lors d’une autre étude, les patients ayant subi une extraction extracapsulaire de la cataracte et une insertion de lentille dans la chambre postérieure ont reçu deux gouttes de lévobunolol à 0,5 %, ou de timolol à 0,5 %, ou de bétaxolol à 0,5 %, ou un placebo (larmes artificielles) juste avant de masquer l’œil après l’intervention. La pression intraoculaire a été mesurée quatre à sept heures avant l’opération puis 20 à 24 heures après. Une augmentation significative de la pression intraoculaire a été constatée au début de la période postopératoire, par rapport aux valeurs préopératoires des groupes sous timolol, bétaxolol et placebo. La pression intraoculaire était considérablement plus basse dans le groupe sous lévobunolol par rapport au groupe sous bétaxolol et au groupe sous placebo. Aucune différence significative n’a été constatée dans aucun des groupes de traitement au cours de la période postopératoire de 20 à 24 heures par rapport aux valeurs préopératoires.
Pharmacocinétique
Chez l’homme, le lévobunolol est bien absorbé après administration orale et permet d’atteindre des pics de niveau de plasma une heure après l’absorption avec une demi-vie de plasma d’environ six heures. Il est sujet au métabolisme hépatique et est converti essentiellement en dihydrobunolol dont la demi-vie de plasma est d’environ sept heures. Le lévobunolol est évacué essentiellement par l’urine, principalement sous forme de dihydrobunolol et de lévobunolol intact.
Les niveaux plasmatiques de lévobunolol après instillation oculaire deux fois par jour pendant une semaine vont respectivement de 0,1 à 0,3 ng/mL et de 0,3 à 0,6 ng/mL pour le lévobunolol à 0,5 % et à 1 %. Quatre sujets sur six traités au lévobunolol à 0,5 % et deux sujets sur six traités au lévobunolol à 1 % présentaient des niveaux de plasma inférieurs à 0,5 ng/mL, à la limite de la détection.
TOXICOLOGIE
Toxicité aiguë
L’administration oculaire chez le lapin n’a produit aucun effet toxique après 0,2 % toutes les demi-heures pendant 24 heures et 2 % toutes les heures pendant huit heures. Cependant, des dommages cornéens mis en évidence par coloration à la fluorescéine et concernant 25 à 50 % de la cornée ont été observés après administration de lévobunolol à 2 % toutes les demi-heures pendant 24 heures. Aucun signe d’irritation oculaire n’a été constaté dans le cadre de ces schémas posologiques.
Des études aigües orales (PO) et intraveineuses (IV) de toxicité du lévobunolol sur la souris, le rat, le hamster et le chien ont été menées. Le tableau suivant résume la DL50, données obtenues pour chaque espèce testée.
Tableau 1 : Études aiguës orales et intraveineuses de toxicité du lévobunolol
| Espèce Souche | Voie d’ad-minis-tration | Sexe | DL50 (mg/kg) | Asymptomatique Dose (mg/kg) | Signes de toxicité (administration orale) |
| Souris MF1 | PO* IV | ♂ ♀ ♂ ♀ | 344-1,530 273-1,220 78 84 | 200-500 150-500 65 65 | ataxie, perte du réflexe de redressement, convulsions, ralentissement de la respiration, cyanose |
| Rat CFN | PO IV | ♂ ♀ ♂ ♀ | 700 800 25 28 | 100 100 5 5 | baisse de l’activité motrice spontanée, ataxie, diminution de la taille de la fente palpébrale, ralentissement de la respiration, mort précédée de convulsions |
| Hamster Syrien | PO | ♂ ♀ | 435 500 | 100 100 | sédation, ataxie, convulsions, mort due à une insuffisance respiratoire |
| Chien Race mélan-gée | PO | ♂ ♀ | >100 >100 | >10, <100 >10, <250 | sédation, ataxie, convulsions, ralentissement de la respiration, vocalisation; les autopsies ont révélé des changements liés aux convulsions (congestion pulmonaire et hémorragie) |
* Trois souches de souris ont été utilisées dans les études orales : MF1, CD1 et CF1
Toxicité à long terme
Les études d’administration oculaire chronique et subaiguë ainsi que les études de toxicité orale chronique sont résumées dans le tableau 2.
Toxicité subaiguë
Dans les études subaiguës, l’évaluation histologique des yeux recevant un traitement à base de lévobunolol à 1 ou 5 % jusqu’à huit fois par jour n’a révélé aucun changement structurel pouvant être attribué au lévobunolol. Dans ces études, le lévobunolol à 1 % n’était pas toxique et le
lévobunolol à 5 % était légèrement irritant, mais non toxique pour les yeux du lapin.
Toxicité oculaire chronique
Au cours d’une étude chronique avec administration oculaire sur un an, les variations dans la chimie sanguine et les variables hématologiques constatées se situaient dans les normes. D’un point de vue hématologique, aucune modification oculaire ou systémique en relation avec le médicament n’a été observée dans les tissus. Les quelques lésions constatées ont été réparties de manière uniforme entre les groupes traités par placebo et par médicament. Le poids du corps et des organes n’a pas varié de manière significative au cours de l’étude.
L’incidence d’hyperémie, d’écoulement, de chémosis et de larmoiements enregistrés durant l’examen quotidien de l’œil était très faible, apparaissant sur moins de 1 % de tous les examens. Les opacités de la lentille et les dommages cornéens, illustrés par une coloration à la fluorescéine, ont été observés chez certains lapins lors des examens avec lampe à fentes. Toutefois, ces observations ont été attribuées à des facteurs extérieurs, car les opacités de la lentille et les dommages cornéens sont apparus sur des yeux traités et non traités et ils ont disparu au cours du traitement. Aucun effet lié au médicament n’a été observé sur les tissus oculaires pendant l’examen ophtalmologique.
Toxicité orale chronique
Chez les rats Wistar, l’administration orale chronique de lévobunolol en dose pouvant atteindre 180 mg/kg/jour pendant deux ans n’a eu aucun effet indésirable significatif. Certains animaux recevant 180 mg/kg ont démontré une diminution du gain de poids et une urine foncée a été notée chez certains animaux des groupes recevant 30 et 180 mg/kg. De plus, dans ces groupes, une décoloration gris acier de la peau exposée a été notée durant les six derniers mois de l’étude. L’autopsie a révélé que les organes internes de la majorité des animaux issus du groupe recevant 180 mg/kg et ceux de certains animaux ayant reçu 30 mg/kg présentaient une décoloration gris acier généralisée. L’histopathologie a révélé la présence de petites granules jaune brunâtre qui se sont avérées être des lysosomes secondaires.
Des chiens Beagle ayant reçu une dose de 2,6, ou 24 mg/kg/jour de lévobunolol oral pendant un an n’ont démontré aucun effet indésirable significatif alors que des animaux ayant reçu une dose de 100 mg/kg/jour ont connu des effets toxiques importants, notamment une diminution de la consommation alimentaire et des vomissements, entraînant la mort de certains animaux et l’arrêt de l’étude pour les animaux issus du groupe ayant reçu la dose élevée. Aucun changement ophtalmique ou comportemental significatif n’a été observé et aucune toxicité systémique n’a été notée, à l’exception des animaux du groupe ayant reçu la dose élevée. Tout au long de l’étude, il n’y a eu aucun changement de la tension artérielle systolique, mais la moyenne de fréquence cardiaque au repos chez les chiens traités était inférieure à celle du groupe témoin.
Tableau 2
| Résumé des études de toxicité à long terme | |||||
| Type d’étude/ Référence | Espèce/ Nombre | Voie d’administration | Durée | Dose | Observations sur % des évaluations |
À long terme, subaiguë | Lapin néozélandais, femelle 6 par groupe | Posologie oculaire (goutte de 50 mc) | 28 jours | 1 % b.i.d. 1 % q.i.d. 1 % 8/jour 5 % b.i.d. 5 % q.i.d. 5 % 8/jour | Aucune réaction oculaire significative, aucune irritation oculaire apparente Irritation oculaire à < 1 % Hyperémie légère à < 2 % Irritation oculaire à 5 %, hyperémie légère à < 9 % Larmoiement à < 8 %, des écoulements et des congestions de conjonctive peu fréquents Irritation oculaire à 37 %, hyperémie légère à 13 %, un cas de dommage oculaire léger illustré par une coloration à la fluorescéine Irritation oculaire à 75 %, hyperémie légère à 51 %, congestion de conjonctive, larmoiement et écoulements peu fréquents Irritation oculaire à 91 %, hyperémie légère à modérée à 19 %, congestion de conjonctive et écoulements oculaires légers à modérés à 50 % des évaluations à la lampe de fente |
| Chronique | Lapin néo-zélandais, femelle 40 par groupe | Oculaire (Goutte de 50 mcl) | 1 an | 0,5 %, 1 %, 5 %, excipient, b.i.d. | Aucun effet relatif au médicament ou aucun effet toxique systémique |
| Chronique | Rat Wistar 80 par sexe 120 par sexe dans les groupes témoins | Orale | 2 ans | 0,5, 2, 5 mg/kg/jo ur | Aucun effet indésirable significatif |
| Chronique | Rat Wistar 70 par sexe 120 par sexe dans les groupes témoins | Orale | 2 ans | 5, 30, 180 mg/kg /jour | De petites granules jaune brunâtre identifiées comme étant des lysosomes secondaires ont été découvertes lors de l’histopathologie; une certaine suppression du poids de gain a été notée chez les animaux recevant 180 mg/kg/jour; pour le |
| Résumé des études de toxicité à long terme | |||||
| Type d’étude/ Référence | Espèce/ Nombre | Voie d’administration | Durée | Dose | Observations sur % des évaluations |
| groupe d’animaux recevant 30 et 180 mg/kg/jour, certains animaux avaient une urine foncée, une décoloration gris acier sur la peau exposée pendant les six derniers mois de l’étude et une certaine décoloration sur les organes à l’autopsie. | |||||
| Chronique | Chiens Beagle | Orale | 1 an | 2, 6, 24 mg/kg/j our 100 mg/kg /jour | Aucune réaction significative Des effets toxiques significatifs entraînant la mort de certains animaux et l’arrêt de l’étude chez les animaux issus du groupe ayant reçu la dose élevée. La moyenne de fréquence cardiaque au repos chez les chiens traités était inférieure à celle du groupe témoin. |
Études de cancérogénicité
Des études de cancérogénicité menées sur des souris et des rats sont résumées dans le tableau 3. Quatre léiomyomes utérins ont été notés parmi les 50 souris femelles issues du groupe recevant la dose élevée alors que seulement une tumeur s’est développée parmi les 100 femelles du groupe témoin et dans les groupes recevant la dose faible et moyenne, aucune tumeur n’a été signalée. Le développement des léiomyomes à la suite du traitement avec des substances cancérogènes n’est pas connu et la dégénérescence à un léiomyosarcome malin est extrêmement rare.
Durant ces études de deux ans sur la toxicité orale chez les rats, le potentiel cancérogène du lévobunolol a aussi été évalué. Quelques différences remarquables ont été notées entre les groupes de traitement sur la fréquence et les types de tumeurs observés. Il y a eu une augmentation statistiquement significative (p ≤ 0,05) de l’incidence des hépatomes bénins chez les rats mâles ayant reçu 180 mg/kg/jour (soit 12 800 fois la dose humaine maximale recommandée pour traiter le glaucome). Des différences semblables n’ont pas été observées chez les rats à qui l’on a administré une dose orale qui correspond à 350 à 2000 fois la dose maximale recommandée chez les humains pour traiter le glaucome. Aucune différence significative sur l’incidence globale des tumeurs du foie n’a été notée.
Les résultats des études de deux ans menées sur des rats et l’étude de 80 semaines menée sur des souris n’ont indiqué aucune preuve du risque cancérogène pour le lévobunolol.
Tableau 3
| Résumé des études de cancérogénicité | |||||
| Espèce | Nombre et sexe | Voie d’administra -tion | Durée | Dose | Observations |
| Souris (albinos suisse, CF1) | 50 M, 50 F (100 par sexe dans les groupes témoins) | Orale | 80 Semaines | 12, 50 ou 200 mg/kg/jour | Aucune différence significative sur le taux de tumeur global, mais 4 léiomyomes utérins dans le groupe de femelles recevant la dose élevée et une tumeur dans le groupe témoin ont été notés. |
| Rats Wistar | 70 à 80 M, 70 à 80 F (120 par sexe dans les groupes témoins) | Orale | 2 ans | 0.5, 2, 5, 30 ou 180 mg/kg/jour | Incidence significative d’hépatomes bénins chez les rats mâles ayant reçu 180 mg/kg/jour (soit 12 800 fois la dose humaine maximale recommandée pour traiter le glaucome). |
Pouvoir mutagène
Les résultats des tests in vitro pour les mutations génétiques sont résumés dans le tableau 4. Le lévobunolol ne semble pas avoir de propriétés mutagènes comme l’indiquent les résultats négatifs des études.
Tableau 4
| Résumé des études sur le pouvoir mutagène | ||
| Souche/lignée cellulaire | Test | Observations |
| Salmonella typhimurium (5) | Ames (histidine-dépendant) | Résultats négatifs |
| Schizosaccharomyces pombe | Mutation ponctuelle des cellules | |
| Saccharomyces cerevisiae | Conversion génique mitotique | |
| Cellules ovariennes de hamster chinois | Échange de chromatides sœurs | |
| Cellules pulmonaires de hamster chinois | Mutation ponctuelle | |
| Cellules de moelle osseuse de hamster chinois | Analyse du chromosome métaphasique | |
Reproduction et tératogénicité
Les résultats des études sur la tératogénicité et la reproduction sont résumés dans le tableau 5. Chez les rats, il n’y a eu aucun effet indésirable sur la fertilité des mâles ou des femelles à des doses allant jusqu’à 1 800 fois la dose humaine recommandée pour le glaucome.
Les mêmes doses administrées à des rats femelles à partir de la fin de la période de gestation jusqu’au sevrage n’ont eu aucun effet néfaste sur leur progéniture.
Dans une étude sur la tératogénicité chez des lapins néo-zélandais blancs, une fœtotoxicité a été notée avec une augmentation dans les sites de résorption. Des doses de lévobunolol qui correspondent à 200 et 700 fois la dose maximale recommandée pour le traitement du glaucome ont été administrées. L’augmentation dans les sites de résorption était supérieure au sein des groupes recevant la dose moyenne et élevée que chez le groupe recevant la faible dose ou le groupe témoin. Les différences étaient significatives (p < 0,05) uniquement dans le groupe recevant la dose élevée.
Aucun effet fœtotoxique n’a été observé dans des études similaires menées sur des rats allant jusqu’à 1 800 fois la dose humaine recommandée pour le glaucome. La fœtotoxicité notée chez les lapins pourrait être un effet propre à chaque espèce, lié au bêta-blocage.
Tableau 5
| Reproduction et tératogénicité | |||||
| Espèce | Nombre et sexe | Voie d’administratio n | Dose | Durée | Observations |
Rat (Carworth CFN) | 13 M, 26 F par groupe, y compris le groupe témoin | Orale | 1, 10, 25 mg/kg/jour | Mâles : traités 63 à 140 jours avant l’accouplement jusqu’au jour 182 Femelles : traitées 14 jours avant l’accouplement jusqu’au jour 182 | Aucun effet indésirable sur la performance reproductive et aucun effet néfaste sur leur progéniture |
| 20 F par groupe | Orale | 1, 10, 25 mg/kg/jour | Jours 6 à 15 de la gestation | Aucun effet embryotoxique et tératogène | |
| De la fin de la gestation jusqu’au sevrage | Aucun effet néfaste sur la progéniture | ||||
| Lapin | 12 F par groupe | Orale | 1, 3, 10 mg/kg/jour | Jours 6 à 18 de la gestation | Augmentation significative dans les sites de résorption au sein du groupe recevant la dose élevée |