


Monographie de produit - Sandoz Rabeprazole
1 INDICATIONS
Sandoz Rabeprazole (rabéprazole sodique) est indiqué dans le traitement des maladies où une réduction de la sécrétion d’acide gastrique est nécessaire, entre autres :
- Soulagement symptomatique et cicatrisation de l’œsophagite érosive ou ulcéreuse liée au reflux gastro-œsophagien (RGO)
- Maintien à long terme de la cicatrisation de l’œsophagite érosive ou ulcéreuse liée au RGO
Traitement des symptômes, telles brûlures d’estomac et régurgitation, du reflux gastro-
œsophagien (RGO) symptomatique, aussi appelé reflux non érosif
- Soulagement symptomatique et cicatrisation des ulcères duodénaux
- Soulagement symptomatique et cicatrisation des ulcères gastriques
Traitement prolongé des troubles d’hypersécrétion comme le syndrome de Zollinger-
Ellison
- Éradication de Helicobacter pylori (H. pylori) associé à l’ulcère duodénal (actif ou antécédents au cours des cinq dernières années). Le rabéprazole est indiqué, en association avec un schéma antibactérien adéquat comme l’amoxicilline et la clarithromycine, pour le traitement des patients atteints d’un ulcère duodénal attribuable à une infection par H. pylori. Il a été démontré que l’éradication de H. pylori réduit le risque de récidive d’ulcère duodénal. Voir 14.1 Essais cliniques par indication, Éradication de H. pylori ainsi que les monographies de l’amoxicilline et de la clarithromycine.
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité du rabeprazole n’ont pas été établies chez les personnes de moins de 18 ans. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Personnes âgées (> 71 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité du rabeprazole ont été établies chez les personnes âgées. Par conséquent, Santé Canada a autorisé toutes les indications pour cette population. Aucun ajustement posologique n’est requis chez les personnes âgées (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- Sandoz Rabeprazole est contre-indiqué chez les patients qui présentent une hypersensibilité au rabéprazole, aux benzimidazolés substitués ou à tout ingrédient de la préparation ou composant du contenant. Pour obtenir une liste complète, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Lorsque Sandoz Rabeprazole est combiné à un autre schéma antibactérien pour l’éradication de H. pylori, il faut vérifier les contre-indications de ces autres antibiotiques, par exemple l’amoxicilline et la clarithromycine, dans leur monographie respective.
Sandoz Rabeprazole est contre-indiqué en concomitance avec la rilpivirine (voir 7 MISES EN
GARDE ET PRÉCAUTIONS et 9.4 Interactions médicament-médicament).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Les patients doivent recevoir la plus petite dose du traitement par un inhibiteur de la pompe à proton (IPP) adapté à leur tableau clinique, et ce pendant la durée la plus courte possible.
4.2 Posologie recommandée et ajustement posologique
Soulagement symptomatique et cicatrisation de l’œsophagite érosive ou ulcéreuse liée au reflux gastro-œsophagien (RGO)
La posologie recommandée pour les adultes est de 20 mg par voie orale une fois par jour. Les lésions sont cicatrisées après quatre semaines dans la plupart des cas; sinon, on recommande quatre autres semaines de traitement. Le soulagement des symptômes est habituellement rapide. Si le soulagement n’est pas obtenu au bout de quatre semaines, une recherche plus approfondie est recommandée.
Maintien à long terme de la cicatrisation de l’œsophagite érosive ou ulcéreuse liée au RGO
La prise de 10 mg une fois par jour s’est révélée efficace comparativement au placebo pour maintenir la guérison des effets du RGO. La dose orale maximum recommandée pour les adultes est de 20 mg une fois par jour.
Traitement des symptômes, telles brûlures d’estomac et régurgitation, du reflux gastroœsophagien (RGO) symptomatique ou reflux non érosif
La posologie recommandée pour les adultes est de 10 mg par voie orale une fois par jour jusqu’à un maximum de 20 mg une fois par jour chez les patients atteints de reflux non érosif. Si les symptômes ne sont pas maîtrisés après quatre semaines, il est recommandé d’effectuer des examens additionnels.
Soulagement symptomatique et cicatrisation des ulcères duodénaux
La posologie recommandée pour les adultes est de 20 mg par voie orale une fois par jour pendant une période allant jusqu’à quatre semaines. La majorité des ulcères duodénaux sont guéris après quatre semaines, mais quelques patients pourraient avoir besoin d’un traitement plus long. Le soulagement des symptômes est habituellement rapide, une amélioration étant notée au bout de deux semaines dans la plupart des cas.
Soulagement symptomatique et cicatrisation des ulcères gastriques
La posologie recommandée pour les adultes est de 20 mg par voie orale une fois par jour pendant une période allant jusqu’à six semaines. La majorité des ulcères gastriques sont guéris après six semaines, mais quelques patients pourraient avoir besoin d’un traitement plus long. Le soulagement des symptômes est habituellement rapide, une amélioration étant notée au bout de trois semaines dans la plupart des cas.
Traitement prolongé des troubles d’hypersécrétion y compris le syndrome de Zollinger-Ellison
La posologie de Sandoz Rabeprazole chez les patients qui ont une affection hypersécrétoire varie en fonction du sujet. La posologie orale initiale recommandée pour les adultes est de 60 mg une fois par jour. On adaptera la dose aux besoins de chaque patient et on poursuivra le traitement aussi longtemps que l’état clinique l’exige. La dose quotidienne devra être fractionnée dans certains cas. Il arrive que l’on administre des doses de 100 mg une fois par jour et de 60 mg deux fois par jour. Certains patients atteints du syndrome de Zollinger-Ellison ont pris du rabéprazole sodique sans interruption pendant un an.
Éradication de H. pylori associé à l’ulcère duodénal – trithérapie :
| Sandoz Rabeprazole | 20 mg | deux fois par jour pendant 7 jours |
| Amoxicilline | 1 000 mg | deux fois par jour pendant 7 jours |
| Clarithromycine | 500 mg | deux fois par jour pendant 7 jours |
Ces trois médicaments doivent être pris deux fois par jour avec les repas du matin et du soir.
En cas d’échec thérapeutique, on devrait pratiquer une épreuve de sensibilité. Si une résistance à la clarithromycine est démontrée ou s’il est impossible de pratiquer l’épreuve de sensibilité, le traitement par un autre agent antimicrobien doit être instauré.
Il n’est pas nécessaire d’ajuster la posologie chez les personnes atteintes d’insuffisance rénale et les personnes âgées. En présence d’une hépatopathie sévère, une réduction de la posologie est à considérer.
Santé Canada n’a autorisé aucune indication pour les enfants (voir 1.1 Enfants).
4.4 Administration
Les comprimés Sandoz Rabeprazole se prennent avec ou sans aliments. Ils sont dotés d’un enrobage entérosoluble et doivent donc être avalés entiers avec une boisson et non pas mâchés ni pilés.
4.5 Dose omise
Il faut prévenir le patient que s’il omet de prendre une dose de Sandoz Rabeprazole, il doit la prendre dès que possible. Toutefois, s’il est presque l’heure de la prochaine dose, le patient ne doit pas prendre la dose omise et doit plutôt prendre la dose suivante à l’heure habituelle. Il faut lui dire qu’il ne doit pas prendre deux doses à la fois pour rattraper la dose oubliée.
5 SURDOSAGE
Aucun surdosage massif n’est survenu avec le rabéprazole, mais sept cas de surdosage accidentel ont été signalés. L’exposition maximale établie n’a pas dépassé 60 mg deux fois par jour ou 160 mg une fois par jour. Les effets que ces doses entraînent sont en général minimes et correspondent bien au profil connu d’événements indésirables. Ces effets sont réversibles sans intervention médicale additionnelle. On ne connaît pas d’antidote spécifique au rabéprazole; en cas de surdosage, il y aurait lieu d’assurer un traitement symptomatique et de soutien. Le rabéprazole se lie en majeure partie aux protéines plasmatiques et n’est pas facilement dialysable.
Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer avec le centre antipoison de la région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 : Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Orale | Comprimés (entérosoluble) à 10 mg ou 20 mg de rabéprazole sodique. | Hydroxyde de calcium, sébacate de dibutyle, oxyde de fer rouge (seulement pour 10 mg), oxyde de fer jaune, hypromellose, hypromellose phthalate, hydroxypropylcellulose faiblement substituée, mannitol, stéaryl fumarate de sodium, talc, dioxyde de titane. Composition de l'encre d'impression (seulement pour le 10 mg): opacode noir (S-1-17860), gomme laque, oxyde de fer noir (E172) et propylène glycol. |
Sandoz Rabeprazole 10 mg sont roses, ronds, biconvexes, comprimés à enrobage entérosolubles, avec "R10" imprimé sur un côté.
Sandoz Rabeprazole 20 mg sont jaunes, ronds, biconvexes, comprimés à enrobage entérosolubles.
Sandoz Rabeprazole comprimés entérosolubles à 10 mg sont disponibles en plaquettes alvéolées de 3 x 10 comprimés par boîte, et en bouteilles de 100 comprimés. Sandoz Rabeprazole comprimés entérosolubles à 20 mg sont disponibles en plaquettes alvéolées de 3 x 10 comprimés par boîte, et en bouteilles de 100 et 500 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Cancer gastrique
Si on soupçonne la présence d’un ulcère gastrique, il faut écarter la possibilité d’une tumeur maligne avant d’entreprendre un traitement par Sandoz Rabeprazole, car celui-ci pourrait atténuer les symptômes et en retarder le diagnostic.
Antibiothérapie associée
Des cas de colite pseudomembraneuse ont été rapportés lors de la prise de presque tous les antibiotiques, y compris la clarithromycine et l’amoxicilline. Le degré de sévérité de ces cas peut varier de léger au danger vital. Par conséquent, il est important d’envisager un tel diagnostic chez des patients présentant une diarrhée à la suite de l’administration d’agents antibactériens.
Le traitement par des antibactériens modifie la flore intestinale normale et peut entraîner une prolifération de Clostridia. Les études montrent qu’une toxine produite par Clostridium difficile C. difficile serait la cause principale de la « colite associée aux antibiotiques ».
Une fois le diagnostic de colite pseudomembraneuse établi, des mesures thérapeutiques devraient être instaurées. En général, des cas de colite pseudomembraneuse d’intensité légère peuvent être résolus simplement en interrompant l’administration du médicament. Pour les cas modérés à sévères, on devrait envisager une prise en charge comprenant des liquides et électrolytes, une supplémentation protéique et l’administration d’un agent antibactérien ayant une efficacité clinique contre la colite due à C. difficile.
Diarrhée associée à Clostridium difficile
Une baisse de l’acidité gastrique, quelle qu’en soit la cause y compris la prise d’inhibiteurs de la pompe à protons, entraîne une augmentation de la numération gastrique de bactéries normalement présentes dans le tractus gastro-intestinal. Un traitement par des inhibiteurs de la pompe à protons peut entraîner une augmentation du risque d’infections intestinales dues à Salmonella, Campylobacter et à C. difficile.
Un risque accru d’infection à C. difficile (ICD) et de diarrhée associée à C. difficile (DACD) a été observé lors de l’utilisation d’IPP dans plusieurs études observationnelles. L’ICD/DACD doivent être envisagées lors du diagnostic différentiel dans les cas de diarrhées qui ne guérissent pas. Les autres facteurs de risque d’ICD/DACD comprennent une hospitalisation récente, l’utilisation d’antibiotiques, un âge avancé et la présence de comorbidités.
Les IPP doivent être prescrits à la dose la plus faible et pendant la plus courte durée requises pour l’indication traitée. Les patients doivent être réévalués pour s’assurer que la poursuite du traitement par IPP reste bénéfique.
Utilisation concomitante avec la warfarine
Des interactions à l’état d’équilibre entre le rabéprazole et la warfarine n’ont pas été suffisamment évaluées chez des patients. On a rapporté des augmentations du rapport international normalisé (RIN) et du temps de prothrombine chez des patients recevant des inhibiteurs de la pompe à protons (IPP), y compris le rabéprazole, en même temps que la warfarine. L’élévation du RIN et du temps de prothrombine pourrait entraîner un saignement anormal et même la mort. On devrait surveiller les patients traités avec un inhibiteur de la pompe à protons en concomitance avec la warfarine afin de déceler toute augmentation du RIN ou du temps de prothrombine (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Utilisation concomitante avec le méthotrexate
Les ouvrages publiés jusqu’à maintenant laissent entendre que l’administration concomitante d’IPP et de méthotrexate (principalement à doses élevées) risque d’augmenter les concentrations sériques du méthotrexate et/ou de son métabolite et de les maintenir à des niveaux élevés pendant plus longtemps, pouvant ainsi entraîner des effets toxiques du méthotrexate. On peut envisager un retrait temporaire de l’IPP chez certains patients qui reçoivent un traitement par le méthotrexate à doses élevées (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Interactions médicamenteuses avec des antirétroviraux
On a signalé des interactions entre les IPP et certains médicaments antirétroviraux. L’importance clinique et les mécanismes responsables de ces interactions ne sont pas toujours connus. Un changement du pH gastrique pourrait modifier l’absorption des antirétroviraux. D’autres mécanismes possibles feraient intervenir le CYP 2C19 (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Rilpivirine
La coadministration est contre-indiquée en raison d’une diminution significative de l’exposition à la rilpivirine et d’une perte d’effet thérapeutique (voir 2 CONTRE-INDICATIONS).
Atazanavir et nelfinavir
La coadministration avec l’atazanavir ou le nelfinavir n’est pas recommandée en raison d’une diminution de l’exposition à l’atazanavir et au nelfinavir (voir les monographies de REYATAZ et VIRACEPT).
Si l’administration concomitante de Sandoz Rabeprazole et d’atazanavir est jugée indispensable, il est recommandé d’assurer une surveillance clinique étroite et d’utiliser une dose d’atazanavir de 400 mg associée à 100 mg de ritonavir; la dose de Sandoz Rabeprazole ne doit pas dépasser l’équivalent de 20 mg d’oméprazole par jour (voir la monographie de REYATAZ).
Saquinavir
Si Sandoz Rabeprazole est coadministré avec l’association saquinavir/ritonavir, on recommande la prudence et la surveillance de l’apparition potentielle de toxicités liées au saquinavir, y compris des symptômes gastro-intestinaux, une augmentation des triglycérides, une thrombose veineuse profonde et un allongement de l’intervalle QT. Une réduction de la dose de saquinavir doit être envisagée, d’un point de vue de l’innocuité, pour chaque patient (voir la monographie d’INVIRASE).
Système endocrinien et métabolisme
Carence en cyanocobalamine (vitamine B12)
L’emploi prolongé d’IPP pourrait entraver l’absorption de la vitamine B12 liée aux protéines et pourrait contribuer à l’apparition d’une carence en cyanocobalamine (vitamine B12).
Hypomagnésémie
De rares cas d’hypomagnésémie, tant symptomatique qu’asymptomatique, ont été rapportés chez des patients traités par des IPP pendant au moins trois mois, la plupart de ces cas étant survenus après un an de traitement. Parmi les événements indésirables graves, on compte : tétanie, arythmies et crises convulsives. Chez la majorité des patients le traitement de l’hypomagnésémie a nécessité une supplémentation en magnésium et l’interruption de l’IPP.
Pour les patients chez lesquels on prévoit un traitement prolongé ou qui prennent des IPP en même temps que des médicaments tels la digoxine ou d’autres agents susceptibles de provoquer une hypomagnésémie (p. ex. diurétiques), les professionnels de la santé pourraient envisager la surveillance des taux de magnésium avant l’instauration d’un traitement par des IPP et à des intervalles réguliers par la suite, tout au long du traitement (voir 8.5 Effets indésirables observés après la mise en marché).
L’emploi continu et prolongé d’IPP peut entraîner une hypomagnésémie. De plus, dans les publications scientifiques, une hypokaliémie et une hypocalcémie ont été rapportées comme troubles électrolytiques associés.
Appareil digestif
Polypes des glandes fundiques :
Comme avec les autres IPP, l’utilisation à long terme de Sandoz Rabeprazole est associée à un risque accru d’apparition de polypes des glandes fundiques (voir 8.5 Effets indésirables observés après la mise en marché). La plupart des polypes des glandes fundiques sont asymptomatiques. Les gros polypes et les polypes ulcérés peuvent entraîner un risque de saignement gastro-intestinal ou d’occlusion de l’intestin grêle. Le traitement par IPP doit être le plus court possible, à la dose la plus faible possible, en fonction de l’affection traitée.
Fonctions hépatique, biliaire et pancréatique
Une réduction de la posologie est à considérer en présence d’une hépatopathie sévère.
Surveillance et examens de laboratoire
Interférence avec les analyses de laboratoire
Au cours d’un traitement par des médicaments antisécrétoires, le taux de chromogranine A (CgA) augmente en raison d’une baisse de l’acidité gastrique. Des taux accrus de CgA pourraient fausser les examens effectués pour le dépistage de tumeurs neuroendocrines. Pour éviter cette interférence, il faut cesser le traitement par Sandoz Rabeprazole 14 jours avant de mesurer les taux de CgA (voir 9.7 Interactions médicament-examens de laboratoire).
Appareil locomoteur
Fracture osseuse
Plusieurs études observationnelles publiées laissent entendre que le traitement par des IPP pourrait être associé à un risque accru de fractures liées à l’ostéoporose au niveau de la hanche, du poignet ou de la colonne vertébrale. Ce risque était plus élevé chez les patients qui recevaient un traitement à haute dose (défini comme l’administration quotidienne de doses multiples d’IPP) et à long terme (durant au moins une année). Les patients devraient recevoir la plus petite dose du traitement par IPP adapté à leur tableau clinique, et ce pendant la durée la plus courte possible. Les patients présentant un risque de fractures liées à l’ostéoporose doivent être pris en charge selon des lignes directrices thérapeutiques établies (voir 4.2 Posologie recommandée et modification posologique et 8.5 Effets indésirables observés après la mise en marché).
Fonction rénale
Il n’est pas nécessaire de modifier la posologie chez les personnes présentant une insuffisance rénale.
Appareil cutané
Lupus érhythémateux cutané subaigu (LECS)
Le LECS a été signalé à l’emploi des IPP. Si des lésions apparaissent, surtout dans les régions de la peau exposées au soleil et si elles s’accompagnent d’arthralgie, le patient doit tenter immédiatement d’obtenir de l’aide médicale et le professionnel de la santé doit envisager de mettre fin au traitement par le rabéprazole. La survenue du LECS lors d’un traitement antérieur par un IPP augmenterait le risque que l’affection survienne avec d’autres IPP (voir 8.5 Effets indésirables après la mise en marché).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’innocuité du rabéprazole sodique pendant la grossesse n’a pas été établie. Les comprimés de Sandoz Rabeprazole ne seront donc prescrits aux femmes enceintes que si les bienfaits escomptés l’emportent sur les risques possibles pour le fœtus.
7.1.2 Femmes qui allaitent
On ignore si le rabéprazole passe dans le lait maternel. Par conséquent, les comprimés de Sandoz Rabeprazole seront prescrits aux femmes qui allaitent uniquement si les bienfaits escomptés l’emportent sur les risques potentiels pour le nourrisson.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité du rabéprazole n’ont pas été établies chez les personnes de moins de 18 ans.
7.1.4 Personnes âgées
Personnes âgées (> 71 ans) : Les avantages thérapeutiques des IPP devraient être évalués en fonction du risque accru de fractures, ces patients pouvant déjà présenter un risque élevé de fractures liées à l’ostéoporose. Si le recours à un traitement par IPP est nécessaire, ces patients doivent être soigneusement pris en charge selon des lignes directrices thérapeutiques établies (voir 4.2 Posologie recommandée et modification posologique, 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur, Fracture osseuse et 8.5 Effets indésirables observés après la mise en marché).
La vitesse de cicatrisation des ulcères chez les patients âgés est à peu près la même que chez les sujets plus jeunes. L’incidence d’événements indésirables et d’anomalies des paramètres de laboratoire chez les personnes âgées a été semblable à celle observée chez les patients plus jeunes. Aucun ajustement posologique n’est requis chez la population âgée.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
À l’échelle mondiale, plus de 3,094 patients ont été traités par le rabéprazole sodique dans le cadre d’essais cliniques de phases II et III, à diverses doses et pendant des périodes variables. En général, le rabéprazole a été bien toléré tant durant les études de brève durée que durant les études au long cours. La majorité des effets indésirables signalés durant les études cliniques étaient légers ou modérés et passagers. Dans les études cliniques contrôlées par placebo menées en Amérique du Nord, les effets indésirables le plus fréquemment signalés par les patients recevant le rabéprazole étaient les céphalées (3 %) et la diarrhée (3 %). Les autres effets indésirables comprenaient la douleur abdominale, les flatulences, la constipation, la sécheresse buccale et les étourdissements. Ces effets indésirables ont tous été signalés par 1 % des patients. Moins de < 1 % des patients a signalé une éruption cutanée.
8.2 Effets indésirables observés dans les études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Incidence au cours des essais cliniques nord-américains et européens
Le Tableau 2 contient les événements indésirables survenus chez au moins 1 % des sujets traités par le rabéprazole sodique, comparativement aux sujets recevant le placebo, et jugés par les médecins traitants comme ayant une relation possible ou probable avec le médicament.
Tableau 2 : Incidence des événements indésirables ayant un lien possible ou probable avec le rabéprazole au cours des études contrôlées de courte et de longue durée réalisées en Amérique du Nord et en Europe.
Rabéprazole sodique (n = 1 746) (%) | Placebo (n = 388) (%) | |
| Organisme entier | ||
| Céphalées | 2,8 | 2,8 |
| Appareil digestif | ||
| Diarrhée | 2,6 | 2,3 |
Traitement combiné avec l’amoxicilline et la clarithromycine
Au cours des études cliniques portant sur l’administration concomitante du rabéprazole avec l’amoxicilline et la clarithromycine (RAC), on n’a observé aucun événement indésirable lié uniquement à cette combinaison de médicaments. Lors de l’Étude 604 multicentrique réalisée aux États-Unis, les événements indésirables liés à un médicament qui ont été signalés le plus fréquemment chez des patients ayant reçu la trithérapie pendant 7 ou 10 jours ont été la diarrhée (8 % et 7 %) et l’altération du goût (6 % et 10 %), respectivement. Au cours de l’Étude 603 multicentrique réalisée en Europe, les événements indésirables signalés le plus fréquemment chez les patients ayant reçu le traitement RAC pendant 7 jours ont été la diarrhée (13 %) et l’altération du goût (14 %).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Au cours des études de brève durée et des études de longue durée, les événements indésirables suivants ont été signalés chez < 1% des sujets recevant du rabéprazole sodique, sans égard au lien de causalité :
Organisme entier distension abdominale, abcès, ascite, carcinome, douleur rétrosternale, asthénie, réaction allergique, fièvre, frissons, cellulite, kystes, malaise posthypnotique, hernie, hémorragie au point d’injection, douleur au point d’injection, réaction au point d’injection, malaise, candidose, anomalies des muqueuses, cervicalgie, raideur de la nuque, néoplasme, surdosage, douleur pelvienne, photosensibilité, tentative de suicide.
Appareil
cardiovasculaire
angor, arythmie, bradycardie, bloc de branche, trouble cardiovasculaire, trouble coronarien, anomalies d’ECG, embolie, hypertension, fragilisation capillaire, migraine, infarctus du myocarde, palpitations, allongement de l’intervalle QTc, bradycardie sinusale, tachycardie supraventriculaire, syncope, tachycardie, thrombophlébite, thrombose, varices, trouble vasculaire, extrasystoles ventriculaires, tachycardie ventriculaire.
Appareil digestif douleur abdominale, selles anormales, anorexie, diarrhée sanglante, cholangite, cholécystite, cholélithiase, cirrhose du foie, colite, constipation, diarrhée, ulcère duodénal, duodénite, sécheresse de la bouche, dyspepsie, dysphagie, sténose œsophagienne, œsophagite, éructation, flatulence, gastrite, hémorragie digestive, gastroentérite, cancer gastro-intestinal, gingivite, glossite, encéphalopathie hépatique, hépatite, hépatome, augmentation de l’appétit, méléna, ulcération buccale, nausées et vomissements, trouble pancréatique, pancréatite, abcès parodontal, proctite, trouble rectal, hémorragie rectale, hypertrophie des glandes salivaires, ulcère gastrique, stomatite, caries dentaires, trouble dentaire, ulcère de l’iléon, colite ulcéreuse, stomatite ulcéreuse.
Système endocrinien diabète sucré, hyperthyroïdie, hypothyroïdie.
Systèmes hématique
et lymphatique
anémie, ecchymoses, anémie hypochrome, lymphadénopathie.
Métabolisme et
nutrition
déshydratation, œdème, œdème facial, goutte, anémie ferriprive, stéatose hépatique, œdème périphérique, soif, gain de poids, perte de poids.
Appareil
musculosquelettique
arthrite, arthrose, douleur osseuse, bursite, trouble articulaire, crampes dans les jambes, myalgie, polyarthrite rhumatoïde, trouble tendineux.
Système nerveux rêves anormaux, syndrome cérébral aigu, pharmacodépendance, agitation, amnésie, anxiété, hémorragie cérébrale, confusion, convulsions, démence, dépression, étourdissements, syndrome extrapyramidal, hyperkinésie, hypertonie, insomnie, baisse de la libido, nervosité, névralgie, neuropathie, paresthésie, trouble du sommeil, somnolence, tremblement, soubresauts musculaires, vasodilatation, vertige.
Appareil respiratoire apnée, asthme, cancer du poumon, dyspnée, épistaxis, hoquet, hyperventilation, hypoventilation, hypoxie, laryngite, trouble pulmonaire, pneumonie, embolie pulmonaire, trouble respiratoire, modification de la voix.
Peau et annexes
cutanées
acné, alopécie, dermatite de contact, sécheresse de la peau, dermatite fongique, herpès, zona, onychopathie, prurit, psoriasis, éruption cutanée, séborrhée, néoplasme cutané bénin, cancer de la peau, coloration anormale de la peau, hypertrophie cutanée, mélanome, nodules cutanés, sudation, urticaire.
Organes des sens vision anormale, amblyopie, blépharite, vision trouble, cataracte, conjonctivite, opacité cornéenne, surdité, diplopie, sécheresse des yeux, otopathie, otalgie, trouble oculaire, hémorragie oculaire, ophtalmalgie, glaucome, trouble lacrymal, otite externe, otite moyenne, dégénérescence rétinienne, trouble rétinien, strabisme, altération du goût, acouphène, trouble vestibulaire, trouble vitréen.
Appareil urogénital hypertrophie des glandes mammaires, néoplasme mammaire, mastalgie, cystite, dysménorrhée, dysurie, hématurie, impuissance, calculs rénaux, leucorrhée, mastite, ménorragie, troubles menstruels, métrorragie, orchite, rein polykystique, polyurie, trouble de la prostate, pollakiurie, incontinence urinaire, trouble de l’appareil urinaire, hémorragie utérine, hémorragie vaginale, vaginite.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Une évaluation poussée des analyses de laboratoire n’a révélé aucune modification significative ou pertinente sur le plan clinique durant un traitement par le rabéprazole sodique. Les changements suivants de paramètres de laboratoire ont été signalés en tant qu’événements indésirables : plaquettes anormales, albuminurie, hausse de la créatine-phosphokinase, érythrocytes anormaux, hypercholestérolémie, hyperglycémie, hyperlipémie, hypokaliémie, hyponatrémie, hyperleucocytose, leucorrhée, anomalies des tests de la fonction hépatique, hausse du taux d’antigène prostatique spécifique, urines anormales, anomalie leucocytaire.
Au cours des études cliniques contrôlées, 3/1,456 (0,2 %) des patients traités par le rabéprazole et 2/237 (0,8 %) des patients recevant le placebo ont affiché des anomalies coïncidant avec le traitement (qui étaient soit nouvelles lors de l’étude, soit présentes lors de l’inclusion dans l’étude avec une augmentation de 1,25 fois la valeur de départ) au niveau des taux d’ASAT (SGOT), d’ALAT (SGPT) ou des deux. Aucun des trois patients sous rabéprazole n’a présenté de frissons, de fièvre, de douleur au quadrant supérieur droit, de nausées ni d’ictère.
Traitement combiné avec l’amoxicilline et la clarithromycine
Aucune modification cliniquement importante des paramètres de laboratoire qui soit liée exclusivement à cette combinaison de médicaments n’a été observée. Lorsqu’on utilise le rabéprazole sodique en association avec l’amoxicilline et la clarithromycine, on doit consulter les monographies de produit de ces agents et suivre les consignes qui s’y trouvent.
8.5 Effets indésirables observés après la mise en marché
| Affections hématologiques et du système lymphatique | Agranulocytose, anémie hémolytique, leucopénie, pancytopénie, thrombocytopénie, neutropénie |
| Troubles généraux et anomalies au point d’administration | Mort subite |
| Affections hépatobiliaires | Ictère, hépatite, encéphalopathie hépatique (patients atteints de cirrhose sous-jacente) |
| Affections du système immunitaire | Anaphylaxie, réactions d’hypersensibilité (gonflement du visage, hypotension, dyspnée) |
| Investigations | Augmentation du taux de thyréostimuline, augmentation des taux d’enzymes hépatiques |
| Troubles du métabolisme et de la nutrition | Hyperammoniémie, hypomagnésémie |
| Affections musculosquelettiques et du tissu conjonctif | Rhabdomyolyse, ostéoporose, fracture liée à l’ostéoporose, myalgie, arthralgie |
| Affections du système nerveux | Coma |
| Affections psychiatriques | Désorientation, délire |
| Affections du rein et des voies urinaires | Néphrite interstitielle |
| Affections des organes de reproduction et du sein | Gynécomastie |
| Affections respiratoires, thoraciques et médiastinales | Pneumonie interstitielle |
| Affections de la peau et du tissu sous-cutané | OEdème de Quincke, éruption bulleuse d’origine médicamenteuse, autres éruptions cutanées d’origine médicamenteuse, érythème polymorphe, nécrolyse épidermique toxique, syndrome de Stevens-Johnson |
Depuis la commercialisation du médicament, des cas de LECS et de polypes des glandes fundiques ont été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cutané et Appareil digestif).
L’interruption d’un traitement prolongé par des IPP peut provoquer une hypersécrétion acide de rebond (p. ex. une aggravation des symptômes reliés à l’acide) pouvant se présenter dans les jours ou semaines suivant l’interruption de l’IPP et durer entre 3 et 11 mois.
Des cas de colite microscopique ont été signalés après la mise en marché du produit.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le rabéprazole est métabolisé par le système enzymatique du cytochrome P450 (CYP 450). Les études portant sur des sujets en santé ont révélé que le rabéprazole n’interagit pas de façon cliniquement significative avec les autres médicaments métabolisés par le système CYP 450, notamment la warfarine, la phénytoïne, la théophylline et le diazépam. Des interactions à l’état d’équilibre entre le rabéprazole et d’autres agents métabolisés par ce système enzymatique n’ont pas été étudiées chez des patients. Les études chez l’être humain ne mettent en évidence aucune inhibition ni activation du système CYP 450 hépatique par le rabéprazole. Des cas d’élévation du RIN et du temps de prothrombine ont été rapportés chez des patients recevant des IPP, y compris le rabéprazole, en même temps que la warfarine. L’élévation du RIN et du temps de prothrombine pourrait entraîner un saignement anormal et même la mort. Les incubations in vitro en présence de microsomes hépatiques humains ont indiqué que des concentrations équivalentes de rabéprazole et d’oméprazole inhibent le métabolisme de la cyclosporine à un degré similaire.
Le rabéprazole entraîne une inhibition prolongée de la sécrétion d’acide gastrique. Une interaction avec des substances dont l’absorption dépend du pH gastrique peut survenir en raison de l’ampleur de la suppression acide que procure le rabéprazole; par conséquent, la coadministration de kétoconazole et de rabéprazole réduit l’absorption du kétoconazole, ce qui abaisse le taux plasmatique, tandis que l’administration concomitante de digoxine augmente le taux plasmatique de digoxine. Il y a donc lieu de surveiller les sujets qui prennent ces médicaments en plus du rabéprazole.
Comme l’indique le Tableau 3, le rabéprazole influe de différentes façons sur divers antirétroviraux. L’administration concomitante du rabéprazole pourrait augmenter les concentrations sériques du méthotrexate et/ou de son métabolite, et les maintenir à des taux élevés pendant plus longtemps. L’association du rabéprazole, de l’amoxicilline et de la clarithromycine accroît l’exposition au rabéprazole et au 14-hydroxyclarithromycine, mais cette hausse n’est pas jugée significative du point de vue clinique.
9.4 Interactions médicament-médicament
Les médicaments indiqués dans le Tableau 3 ont été retenus sur la base de rapports de cas ou d’études sur les interactions médicamenteuses, ou d’interactions potentielles en raison de l’ampleur et de la gravité attendues de l’interaction (c.-à-d., les médicaments identifiés comme contre-indiqués).
Tableau 3 : Interactions médicament-médicament établies ou potentielles
| Classe / dénomination commune | Source des données | Effet | Commentaire clinique |
| Antirétroviraux | |||
| Rilpivirine | T | ↓ exposition à la rilpivirine | La coadministration est contre-indiquée en raison d’une diminution significative de l’exposition à la rilpivirine et d’une perte d’effet thérapeutique (voir 2 CONTRE-INDICATIONS). |
| Atazanavir | T | ↓ Cmax et ASC de l’atazanavir | La coadministration de Sandoz Rabeprazole avec l’atazanavir n’est pas recommandée. L’administration concomitante d’oméprazole (20 ou 40 mg par jour) a considérablement réduit la Cmax plasmatique et l’ASC de l’atazanavir chez des volontaires en bonne santé recevant de l’atazanavir ou de l’atazanavir/ritonavir (voir la monographie de REYATAZ). |
| Nelfinavir | C | ↓ Cmax et ASC du nelfinavir | La coadministration de Sandoz Rabeprazole avec le nelfinavir n’est pas recommandée. L’administration concomitante d’oméprazole (40 mg par jour) avec le nelfinavir (1 250 mg deux fois par jour) a sensiblement réduit l’ASC et la Cmax du nelfinavir (respectivement de 36 % et 37 %) et de son métabolite actif M8 (respectivement de 92 % et 89 %) (voir la monographie de VIRACEPT). |
| Saquinavir | T | ↑ exposition au saquinavir | En raison d’une augmentation de l’exposition au saquinavir et, de ce fait, d’un risque de toxicités liées au saquinavir (voir la monographie d’INVIRASE), la coadministration de saquinavir nécessite prudence et surveillance, en plus d’une réduction potentielle de la dose de saquinavir. L’administration concomitante d’oméprazole (40 mg par jour) avec le saquinavir/ritonavir (1 000/100 mg deux fois par jour) a augmenté l’ASC du saquinavir de 82 % et la Cmax de 75 %. |
| Warfarine | RC | ↑ RIN et temps de prothrombine | On a rapporté des augmentations du rapport international normalisé (RIN) et du temps de prothrombine chez des patients recevant des IPP, y compris le rabéprazole, en même temps que la warfarine. L’élévation du RIN et du temps de prothrombine pourrait entraîner un saignement anormal et même la mort. |
| Cyclosporine | T | ↑ cyclosporine | Les incubations in vitro en présence de microsomes hépatiques humains ont indiqué que des concentrations équivalentes de rabéprazole et d’oméprazole inhibent le métabolisme de la cyclosporine à un degré similaire. |
| Méthotrexate | RC | ↑ méthotrexate | L’administration concomitante d’IPP et de méthotrexate (principalement à doses élevées) pourrait augmenter les concentrations sériques du méthotrexate et/ou de son métabolite, l’hydroxyméthotrexate, et les maintenir à des niveaux élevés pendant plus longtemps. Toutefois, aucune étude officielle n’a été menée sur les interactions entre le |
| méthotrexate et les IPP. | |||
| Digoxine | EC | ↑ concentration plasmatique de digoxine | Il sera peut-être nécessaire de surveiller les sujets qui prennent de la digoxine en plus du rabéprazole. |
| Médicaments dont l’absorption dépend du pH gastrique | EC | ↓ kétoconazole | Le rabéprazole entraîne une inhibition prolongée de la sécrétion d’acide gastrique. Une interaction avec des substances dont l’absorption dépend du pH gastrique peut survenir en raison de l’ampleur de la suppression acide que procure le rabéprazole; par conséquent, la coadministration de kétoconazole et de rabéprazole réduit l’absorption du kétoconazole, ce qui abaisse le taux plasmatique. Il sera donc peut-être nécessaire de surveiller les sujets qui prennent ces médicaments en plus du rabéprazole. |
Traitement combiné avec la clarithromycine et l’amoxicilline | EC | ↑ rabéprazole ↑ hydroxyclarithromycine | Le traitement par le rabéprazole en association avec l’amoxicilline et la clarithromycine a entraîné une augmentation des taux plasmatiques du rabéprazole et de la 14- hydroxyclarithromycine (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Traitement combiné avec des antimicrobiens). Cette augmentation de l’exposition au rabéprazole et à la 14- hydroxyclarithromycine n’a pas été jugée cliniquement significative. |
Légende : EC = étude clinique; RC = rapport de cas; T = théorique
9.5 Interactions médicament-aliment
La prise du rabéprazole en même temps que des aliments ou des antiacides n’a donné lieu à aucune modification cliniquement pertinente de la concentration plasmatique de rabéprazole.
9.7 Interactions médicament-examens de laboratoire
Au cours d’un traitement par des médicaments antisécrétoires, le taux de chromogranine A (CgA) augmente en raison d’une baisse de l’acidité gastrique. Des taux accrus de CgA pourraient fausser les examens effectués pour le dépistage des tumeurs neuroendocrines. Pour éviter cette interférence, il faut cesser le traitement par Sandoz Rabeprazole 14 jours avant de mesurer les taux de CgA. Cela permet à ces taux de revenir dans la plage de référence dans l’éventualité où ils soient faussement élevés après un traitement par IPP (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d'action
Le rabéprazole sodique est une substance antisécrétoire (IPP, benzimidazole substitué) qui supprime la sécrétion d’acide gastrique en inhibant l’enzyme H+, K+-ATPase au niveau de la membrane sécrétrice de la cellule pariétale de l’estomac. Comme cette enzyme joue le rôle de pompe acide (à protons) à l’intérieur de la cellule pariétale, le rabéprazole sodique est classé parmi les IPP gastrique. Le rabéprazole sodique bloque l’étape finale de la sécrétion d’acide gastrique et entraîne une inhibition prolongée, proportionnelle à la dose, à la fois de la sécrétion basale et stimulée d’acide gastrique.
10.2 Pharmacodynamie
Activité antisécrétoire
L’effet antisécrétoire débute dans l’heure qui suit l’administration orale de 20 mg de rabéprazole sodique et atteint son maximum après 2 à 4 heures. L’effet inhibiteur médian du rabéprazole sodique sur l’acidité gastrique de 24 heures correspond à 88 % de l’effet maximal après la première dose, et l’inhibition de la sécrétion acide augmente avec des prises uniquotidiennes répétées pour atteindre l’état d’équilibre dans les sept jours. Le rabéprazole sodique (20 mg) inhibe de 86 % la sécrétion acide basale et de 95 % la sécrétion acide stimulée par la pentagastrine comparativement à un placebo. À cette posologie, le rabéprazole sodique porte également de 10 à 65 % le pourcentage de temps sur 24 heures passé à pH gastrique > 3 (Tableau 4). Cette action pharmacodynamique relativement longue par rapport à la brève demi-vie pharmacocinétique (environ une heure) reflète l’inactivation prolongée de l’H+, K+-ATPase.
Tableau 4 : Paramètres d’acidité gastrique – Le rabéprazole par rapport à un placebo après l’administration d’une dose par jour durant 7 jours
| Paramètres | Rabéprazole sodique (20 mg/jour) | Placebo |
Débit d’acide basal (mmol/h) Débit d’acide stimulé (mmol/h) Pourcentage de temps passé à pH gastrique > 3 | 0,41 0,61 651 | 2,8 13,3 10 |
- 1. (p < 0,01 par rapport placebo)
La capacité du rabéprazole sodique de produire une diminution dose-dépendante de l’acidité gastrique moyenne est illustrée au Tableau 5.
Tableau 5 : Acidité moyenne (ASC) associée à trois posologies de rabéprazole sodique par rapport à un placebo
| Rabéprazole Sodique (mg/jour) | ||||
| Paramètre | 10 | 20 | 40 | Placebo |
| Acidité moyenne (ASC0-24) (mmol •h/litre) | 1561 | 1311 | 861 | 678 |
- 1. (p < 0,001 par rapport placebo)
On a comparé la diminution de l’acidité gastrique et l’augmentation du pH gastrique obtenues avec la dose de 20 mg de rabéprazole sodique aux mêmes paramètres pour 20 mg d’oméprazole et un placebo. Les résultats sont présentés au Tableau 6.
Tableau 6 : Paramètres d’acidité gastrique – rabéprazole sodique contre l’oméprazole et un placebo au jour 1 et au jour 8 suivant l’administration de doses uniquotidiennes multiples
| Paramètre | Rabéprazole sodique 20 mg/jour | Oméprazole 20 mg/jour | Placebo | |||
| Jour 1 | Jour 8 | Jour 1 | Jour 8 | Jour 1 | Jour 8 | |
Acidité moyenne (ASC 0-24) pH minimum médian (sur 23 h)1 Pourcentage de temps passé à pH gastrique > 3 (1) Pourcentage de temps passé à pH gastrique > 4 (1) | 340,82 3 3,77 54,62 3 44,12 3 | 176,92 4 3,51 68,72 4 60,32 4 | 577,12 1,43 36,72 24,72 | 271,22 3,21 59,42 51,42 | 925,5 1,27 19,1 7,6 | 862,4 1,38 21,7 11,0 |
- 1. Aucune analyse statistique inférentielle effectuée pour ce paramètre
- 2. (p < 0,001) contre placebo
- 3. (p < 0,001) contre oméprazole ( 20mg /jour)
- 4. (p < 0,05) contre oméprazole ( 20mg /jour)
- 5. Le pH gastrique a été mesuré toutes les heures pendant 24 heures.
Effets sur l’acidité œsophagienne
Chez les sujets souffrant de reflux gastro-œsophagien (RGO) avec une exposition acide œsophagienne modérée à sévère, le rabéprazole sodique (20 ou 40 mg/jour) a normalisé l’acidité œsophagienne sur 24 heures. Après sept jours de traitement, le pourcentage de temps passé à un pH œsophagien < 4 était de 5,1% avec la dose de 20 mg et de 2,0% avec la dose de 40 mg, par rapport aux valeurs de départ respectives de 24,7 % et 23,7 %. La normalisation de l’acidité intra-œsophagienne sur 24 heures était en corrélation avec un pH gastrique > 4 pendant au moins 35 % de la période de 24 heures; ce taux a été obtenu par 90 % des sujets recevant 20 mg de rabéprazole sodique et 100 % des sujets recevant 40 mg de rabéprazole sodique. Aux doses de 20 et 40 mg/jour, les effets du rabéprazole sodique sur le pH gastrique et le pH œsophagien étaient significatifs et substantiels après le premier jour de traitement et plus marqués après sept jours de traitement.
Effets sur la gastrinémie
Chez les patients qui ont pris le rabéprazole sodique tous les jours pendant un maximum de huit semaines pour le traitement d’une œsophagite ulcéreuse ou érosive et chez les patients l’ayant reçu pendant un maximum de 52 semaines pour prévenir la récidive de l’œsophagite, on a noté une hausse, liée à la dose, de la gastrinémie médiane à jeun. Les valeurs médianes du groupe sont demeurées dans les limites de la normale. Ces données indiquent que le rabéprazole sodique inhibe la sécrétion d’acide gastrique de façon proportionnelle à la dose administrée.
Effets sur les cellules semblables aux entérochromaffines (cellules ECL)
L’augmentation de la concentration sérique de gastrine qu’entraîne la prise d’agents antisécrétoires stimule la prolifération des cellules ECL, ce qui, avec le temps, peut causer une hyperplasie de ces cellules chez les rats et les souris de laboratoire, et des carcinoïdes gastriques chez les rats de laboratoire. Chez des rats exposés à vie à des doses de rabéprazole atteignant 120 mg/kg/jour (60 fois l’exposition en fonction de la surface corporelle [mg/m2] des sujets prenant la dose recommandée de 20 mg/jour [12,3 mg/m2]), une hyperplasie des cellules ECL a été observée parmi les animaux des deux sexes, tandis que des carcinoïdes gastriques sont apparus uniquement chez les femelles Sprague-Dawley. On a observé une hyperplasie des cellules ECL à la fois chez des rats et des souris mâles et femelles exposés au rabéprazole. Il n’y a eu aucune modification caractérisée en ce qui concerne l’incidence de métaplasie intestinale ou la distribution de l’infection par H. pylori.
Des biopsies gastriques humaines pratiquées sur l’antre et le fundus de 330 patients ayant reçu un traitement par le rabéprazole pendant une période allant jusqu’à huit semaines n’ont permis de déceler aucune tendance particulière quant aux modifications histologiques des cellules ECL. Les résultats histologiques de 61 patients recevant du rabéprazole n’ont pas montré non plus de tendance particulière au niveau de la sévérité de la gastrite. Les évaluations de départ et de fin de participation à l’étude n’ont montré aucun cas de gastrite atrophique chronique chez ces patients.
Chez plus de 400 patients suivant un traitement par le rabéprazole sodique (10 ou 20 mg/jour) pendant des périodes atteignant un an, l’incidence d’hyperplasie des cellules ECL a été faible et semblable à l’incidence associée à l’oméprazole (20 mg/jour); les modifications adénomatoïdes et les tumeurs carcinoïdes observées chez le rat ne se sont manifestées chez aucun patient (voir 16 TOXICOLOGIE NON CLINIQUE, Pharmacologie animale, Effets sur les cellules semblables aux entérochromaffines (cellules ECL)).
Effets endocriniens
Les études réalisées chez l’être humain, d’une durée allant jusqu’à un an, n’ont révélé aucun effet cliniquement pertinent sur le système endocrinien. Les volontaires sains de sexe masculin qui ont reçu des comprimés de rabéprazole sodique pendant 13 jours n’ont présenté aucune modification cliniquement pertinente des paramètres endocriniens suivants : 17 ß-estradiol, thyréostimuline (TSH), triiodothyronine, thyroxine, globuline fixant la thyroxine, parathormone, insuline, glucagon, rénine, aldostérone, hormone folliculostimulante, hormone lutéotrope, prolactine, somatotrophine, déhydro-épiandrostérone, transcortine, 6 ß-hydroxycortisol urinaire et testostérone.
Autres effets
Chez les êtres humains traités par des comprimés de rabéprazole sodique pendant des périodes atteignant 52 semaines, aucun effet systémique n’a été noté sur le système nerveux central, le système lymphoïde, l’hématopoïèse ou les appareils rénal, hépatique, cardiovasculaire, oculaire ou respiratoire.
H. pylori – Résultats
Vingt-quatre volontaires sains (14 hommes et 10 femmes) présentant une infection à H. pylori d’après l’évaluation sérologique et le test d’urée 13C-UBT ont reçu un traitement par ranitidine citrate de bismuth, tétracycline et clarithromycine pour l’éradication de H. pylori. Le schéma d’éradication a été suivi d’une période de quatre semaines sans traitement. Après cette période, du rabéprazole, de l’oméprazole, du lansoprazole et un placebo ont été administrés en suivant un plan croisé. On a évalué l’effet sur 24 heures de l’éradication de H. pylori sur l’acidité intragastrique ainsi que la concentration plasmatique de la gastrine. Les données pour le placebo et le rabéprazole sont présentées au Tableau 7.
Tableau 7 : Résultats des tests d’acidité intragastrique sur 24 heures au jour 7 – Patients retenus au départ
| Paramètre | Rabéprazole 20 mg x 7 jours | Placebo | ||
| Avant éradication | Après éradication | Avant éradication | Après éradication | |
| pH moyen (ÉT) | 5,9 (1,8) | 3,8 (1,9) | 2,1 (1,3) | 2,1 (0,8) |
% moyen1 de temps au pH > 4 | 84,96 | 64,09 | 12,90 | 5,62 |
% moyen1 de temps au pH > 3 | 91,89 | 77,42 | 23,24 | 18,72 |
| ASCb sur 24 heures | 26,91 | 105,45 | 604,34 | 694,14 |
- 1. La moyenne est ajustée selon l’analyse de variance
- 2. Les valeurs sont les moyennes exprimées en mmol•h/litre
10.3 Pharmacocinétique
Absorption
Les comprimés de rabéprazole sodique sont dotés d’un enrobage entérosoluble. Après administration orale, le rabéprazole est rapidement absorbé et peut être décelé dans le plasma après seulement une demi-heure. Après la prise orale de 20 mg de rabéprazole sodique, le pic plasmatique (Cmax) est obtenu en moyenne en 1,6 à 5,0 heures; la biodisponibilité (par comparaison avec la voie intraveineuse) est de 52 %.
La Cmax et l’ASC sont linéaires aux doses de 10 à 40 mg. La prise des comprimés de rabéprazole sodique avec des aliments ne change pas la Cmax ni l’ASC par rapport à la prise à jeun mais augmente de 1,7 h le délai d’obtention du pic plasmatique (Tmax). Les antiacides n’ont pas d’effet significatif sur l’absorption du rabéprazole sodique. L’administration du rabéprazole sodique avec un repas à forte teneur en matières grasses peut ralentir l’absorption de cet agent d’environ quatre heures ou plus; cependant, la Cmax et le degré d’absorption (ASC) restent inchangés.
La demi-vie plasmatique du rabéprazole avoisine une heure.
Distribution
Le rabéprazole se lie à 96,3 % aux protéines plasmatiques humaines. Le rabéprazole ne s’accumule pas et sa pharmacocinétique n’est pas modifiée par l’administration de doses multiples.
Métabolisme
Chez l’être humain, le thioéther et l’acide carboxylique sont les principaux métabolites plasmatiques. On a observé que ces deux métabolites n’ont pas d’activité antisécrétoire importante. La sulfone, le déméthylthioéther et un conjugué de l’acide mercapturique, métabolites mineurs, ont été observés à des taux plus faibles. Seul le métabolite déméthylé est doté d’une faible activité antisécrétoire, mais il est absent dans le plasma.
Des études in vitro ont montré que le rabéprazole est métabolisé principalement par réduction non enzymatique de façon à former le métabolite thioéther. Le rabéprazole est également métabolisé dans le foie par le cytochrome P450 3A (CYP 3A) pour former une sulfone et par le cytochrome P450 2C19 (CYP 2C19) pour former le déméthylrabéprazole. Chez certaines sous-populations (p. ex. 3 à 5 % des sujets caucasiens et 17 à 20 % des sujets asiatiques), le CYP 2C19 présente un polymorphisme génétique connu à cause d’une déficience de ce cytochrome. Le métabolisme du rabéprazole étant lent chez ces sous-populations, on dit que ces sujets sont des métaboliseurs lents de ce médicament.
Élimination
Après l’administration d’une dose orale unique de 20 mg de rabéprazole sodique marqué au 14C, on n’a pas décelé de médicament sous forme inchangée dans l’urine. Environ 90 % de la dose a été éliminée dans l’urine, en grande partie sous forme de deux métabolites : un conjugué de l’acide mercapturique et un acide carboxylique; on a également décelé deux autres métabolites non identifiés. Le reste de la dose a été récupéré dans les selles.
Populations particulières et états pathologiques
- Enfants
Le profil pharmacocinétique du rabéprazole sodique chez les personnes de moins de 18 ans n’a pas été évalué.
- Personnes âgées
Chez 20 sujets âgés en bonne santé traités par 20 mg de rabéprazole sodique une fois par jour pendant sept jours, l’ASC a doublé et le pic plasmatique a augmenté de 60 % par rapport aux valeurs relevées chez un groupe témoin parallèle plus jeune. Il n’y a eu aucun signe d’accumulation du médicament (voir 7.1.4 Personnes âgées).
- Origine ethnique
Le rabéprazole est métabolisé dans le foie par le cytochrome P450 3A (CYP 3A) pour former un sulfone et par le cytochrome P450 2C19 (CYP 2C19) pour former le déméthylrabéprazole. Chez certaines sous-populations (p. ex. 3 à 5 % des sujets caucasiens et 17 à 20 % des sujets asiatiques), le CYP 2C19 présente un polymorphisme génétique connu à cause d’une déficience de ce cytochrome. Le métabolisme du rabéprazole étant lent chez ces sous-populations, on dit que ces sujets sont des métaboliseurs lents de ce médicament.
- Insuffisance hépatique
Au cours de deux études où 23 patients atteints à un degré variable de cirrhose hépatique compensée chronique ont reçu 20 mg de rabéprazole sodique, l’ASC du rabéprazole a à peu près doublé et la Cmax a augmenté de 50 % par rapport aux valeurs obtenues chez des sujets en bonne santé de même âge et sexe.
- Insuffisance rénale
Chez 10 patients en phase terminale d’insuffisance rénale à l’état stable et nécessitant une hémodialyse d’entretien (clairance de la créatinine ≤ 5 ml/min/1,73 m2), la pharmacocinétique du rabéprazole (dose orale de rabéprazole sodique de 20 mg) a été semblable à celle de 10 sujets volontaires sains.
- Traitement combiné avec des antimicrobiens
Seize volontaires sains ont reçu 20 mg de rabéprazole sodique, 1 000 mg d’amoxicilline, 500 mg de clarithromycine ou une combinaison des trois : rabéprazole sodique, amoxicilline et clarithromycine (RAC) lors d’un essai croisé à quatre permutations. Chacun des quatre traitements a été administré pendant 7 jours, des doses uniques étant administrées les jours 1 et 7 et deux doses les jours 2 à 6. L’ASC et la Cmax de la clarithromycine et de l’amoxicilline se sont comportés de manière semblable en traitement combiné et en monothérapie. L’ASC et la Cmax du rabéprazole ont augmenté de 11 % et de 34 %, respectivement, alors que l’ASC et la Cmax de la 14-hydroxyclarithromycine (métabolite actif de la clarithromycine) ont augmenté de 42 % et de 46 %, respectivement, lors du traitement combiné par rapport aux valeurs obtenues lors de l’administration en monothérapie. Cette augmentation de l’exposition au rabéprazole et à la 14-hydroxyclarithromycine n’a pas été jugée cliniquement significative.
Lors d’un essai ouvert randomisé et croisé à quatre étapes, 20 volontaires sains japonais, dont 16 métaboliseurs rapides (MR) et quatre métaboliseurs lents (ML) du génotype CYP 2C19, ont reçu 20 mg de rabéprazole, 400 mg de clarithromycine, 750 mg d’amoxicilline ou encore une combinaison de rabéprazole, amoxicilline et clarithromycine. Chacun des traitements comportait l’administration d’une dose unique à jeun les jours 1 et 7 et de deux doses les jours 2 à 6. Comme le montre le Tableau 8, on a observé chez les sujets MR et ML une interaction entre la clarithromycine, la 14-hydroxyclarithromycine et le rabéprazole qui a entraîné une élévation de la Cmax et de l’ASC0-12 lors du traitement combiné par rapport au traitement en monothérapie. En ce qui concerne le traitement par l’amoxicilline, aucune interaction n’a été observée chez les sujets ML et seule une très légère augmentation de la Cmax a été observée chez les sujets MR lors du traitement combiné par rapport à la monothérapie.
Tableau 8 : Pourcentage (%) d’augmentation des paramètres pharmacocinétiques (Cmax et ASC0-12) chez les métaboliseurs rapides (MR) et les métaboliseurs lents (ML) lors du traitement combiné1 par rapport à la monothérapie2
Paramètre Substance active pharmacocinétique
| Rabéprazole | Clarithromycine | Métabolite M-5 de la clarithromycine (14-hydroxyclarithromycine) | Amoxicilline | ||
augmentation (%) Cmax (mcg/ml) | MR3 | 38 % | 11 % | 45 % | 11 % |
| ML3 | 22 % | 24 % | 67 % | aucune interaction | |
Augmentation (%) ASC0-12 (mcg•h/ml) | MR | 32 % | 11 % | 46 % | aucune interaction |
| ML | 35 % | 24 % | 73 % | aucune interaction |
- 1.
Le traitement d’essai (traitement combiné) consistait en l’administration de 400 mg de clarithromycine +
750 mg d’amoxicilline + 20 mg de rabéprazole
- 2. Traitement de référence (monothérapie) : A : 400 mg de clarithromycine; B : 750 mg d’amoxicilline; C : 20 mg de rabéprazole
- 3. MR = métaboliseurs rapides; ML = métaboliseurs lents
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver dans l’emballage originale entre 15 et 25 ºC, protéger de l’humidité et contre la chaleur.
Garder hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune instruction particulière de manipulation n’est rattachée à ce produit.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Rabéprazole sodique
Nom chimique : 2 - [[[4 - (3-méthoxy-propoxy)-3-méthyl-2-pyridinyl] méthyl] sulfinyl] - sel de sodium 1-H benzimidazole.
Formule moléculaire et masse moléculaire : C18H20N3NaO3S, 381,43 g/mol
Formule développée : 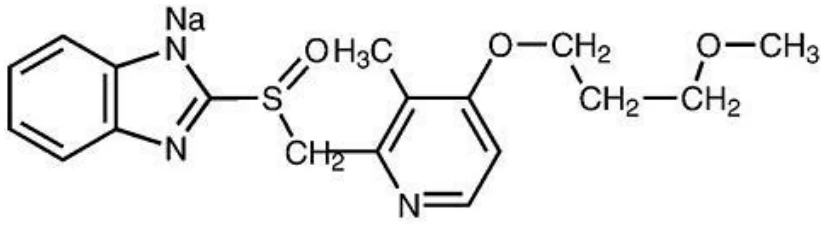
Propriétés physicochimiques : Le rabéprazole sodique est une poudre cristalline blanche à blanc jaunâtre avec présence de polymorphisme, soluble dans l'eau, avec un pH variant entre 10,0 et 12,0 dans 1% p/v dans l’eau et un pKa de 8,9.
14 ÉTUDES CLINIQUES
14.1 Essais cliniques par indication
Cicatrisation de l’œsophagite érosive ou ulcéreuse liée au RGO
Méthodologie et caractéristiques démographiques des études
L’emploi du rabéprazole sodique pour la cicatrisation de l’œsophagite érosive ou ulcéreuse liée au RGO a fait l’objet de trois études cliniques.
Étude 1
Au cours d’une étude multicentrique à double insu contrôlée par placebo, réalisée aux États-Unis, 103 patients ont reçu pendant un maximum de huit semaines un placebo, 10 mg, 20 mg ou 40 mg de rabéprazole sodique une fois par jour. Pour cette étude et toutes les études portant sur la guérison de l’œsophagite liée au RGO, seuls les sujets présentant des symptômes de RGO et une œsophagite au stade 2 ou plus sévère, selon la classification de Hetzel-Dent modifiée, étaient admissibles.
Étude 2
Dans une étude multicentrique contrôlée par témoin actif à double insu, effectuée aux États-Unis, portant sur 338 patients, le rabéprazole sodique 20 mg une fois par jour a été comparé à la ranitidine à 150 mg quatre fois par jour.
Étude 3
Dans une étude internationale contrôlée par témoin actif à double insu, 202 patients ont reçu 20 mg de rabéprazole sodique une fois par jour ou 20 mg d’oméprazole une fois par jour pendant un maximum de 8 semaines.
Résultats des études
Étude 1
Le critère de guérison endoscopique était la régression au stade 0 ou 1. Chaque dose de produit actif a été significativement plus efficace que le placebo pour produire la guérison endoscopique après quatre et huit semaines de traitement. Les taux de guérison avec 20 mg de rabéprazole sodique et le placebo sont présentés au tableau 9.
Tableau 9 : Cicatrisation de l’œsophagite érosive ou ulcéreuse liée au RGO – Pourcentage de patients guéris.
Semaine Rabéprazole sodique 20 mg/jour Placebo
4
8
N = 25 56 %1 84 %1
N = 26 0 % 12 %
- 1. p < 0,001 par rapport au placebo
La dose de 20 mg par jour de rabéprazole sodique a aussi été significativement plus efficace que le placebo pour réduire à zéro la fréquence du pyrosis (p = 0,003) et la sévérité du pyrosis diurne (p = 0,036) et pour réduire la quantité d’antiacide prise par jour (p < 0,001).
Étude 2
Le rabéprazole sodique s’est révélé statistiquement supérieur à la ranitidine pour ce qui est du taux de guérison à l’endoscopie aux semaines 4 et 8 de traitement (Tableau 10).
Tableau 10 : Cicatrisation de l’œsophagite érosive ou ulcéreuse liée au RGO. Pourcentage de patients guéris.
Semaine Rabéprazole sodique 20 mg/jour Ranitidine
150 mg qid
4
8
N = 169
59 %*
87 %*
N = 169 36 %
66 %
*p< 0,001 par rapport à la ranitidine.
Le rabéprazole sodique (20 mg une fois par jour) a également été significativement plus efficace que la ranitidine (150 mg quatre fois par jour) pour réduire à zéro la fréquence du pyrosis (p < 0,001) ainsi que la sévérité du pyrosis diurne (p = 0,025) et nocturne (p = 0,002).
Étude 3
Le rabéprazole sodique a été comparable à l’oméprazole pour entraîner la guérison endoscopique. Les pourcentages de sujets guéris à l’endoscopie après quatre et huit semaines de traitement sont présentés au Tableau 11.
Tableau 11 : Cicatrisation de l’œsophagite érosive ou ulcéreuse liée au RGO. Pourcentage de patients guéris.
Semaine Rabéprazole sodique 20 mg/jour Oméprazole
20 mg/jour
4
8
N = 100 81 % 92 %
N = 102 81 %
94 %
En outre, une dose quotidienne de 20 mg de rabéprazole sodique a été aussi efficace qu’une dose de 20 mg d’oméprazole pour réduire la fréquence du pyrosis, pour atténuer la sévérité du pyrosis diurne et nocturne et pour réduire la quantité d’antiacide prise par jour.
Maintien à long terme de la cicatrisation de l’œsophagite érosive ou ulcéreuse liée au RGO
Méthodologie et caractéristiques démographiques des études
Deux études multicentriques à double insu contrôlées par placebo, réalisées aux États-Unis sur des périodes de 52 semaines, ont évalué le maintien à long terme de la cicatrisation des érosions ou des ulcères dus au RGO par un traitement antisécrétoire. Dans ces deux études de conception identique, respectivement 209 et 288 sujets ont été randomisés pour recevoir 10 mg ou 20 mg de rabéprazole sodique une fois par jour ou un placebo.
Résultats des études
Dans les deux études, le rabéprazole sodique s’est révélé significativement supérieur au placebo pour maintenir la cicatrisation des lésions dues au RGO. Les résultats d’une analyse combinée des deux études concernant les pourcentages de patients en rémission à l’endoscopie sont illustrés au Tableau 12.
Tableau 12 : Maintien à long terme de la cicatrisation de l’œsophagite érosive ou ulcéreuse liée au RGO – Pourcentage de patients en rémission à l’endoscopie
| Semaine | Rabéprazole Sodique 10 mg/jour | Rabéprazole Sodique 20 mg/jour | Placebo |
| 4 13 26 39 52 | N = 159 87 %1 83 %1 82 %1 81 %1 75 %1 | N = 160 94 %1 2 92 %1 2 91 %1 2 89 %1 2 87 %1 2 | N = 169 42 % 36 % 31 % 30 % 29 % |
- 1. p < 0,0001 par rapport au placebo.
- 2. p < 0,05 par rapport au rabéprazole sodique 10 mg une fois par jour. Dans les deux études, le rabéprazole sodique (20 mg/jour) a été significativement supérieur au placebo pour prévenir le retour de la fréquence du pyrosis (p < 0,001) ainsi que pour la sévérité du pyrosis diurne (p < 0,001) et nocturne (p ≤ 0,003).
RGO symptomatique
Méthodologie et caractéristiques démographiques des études
Deux études multicentriques à double insu et contrôlées par placebo ont été effectuées aux États-Unis chez 316 patients présentant des brûlures d’estomac pendant la journée et la nuit. Pendant la semaine précédant la randomisation, c.-à-d. durant la phase de traitement par placebo, les patients ont signalé cinq périodes ou plus de brûlures d’intensité modérée à très sévère pendant la phase de traitement avec un placebo. Une endoscopie a confirmé que ces patients ne présentaient pas d’érosion œsophagienne. Les patients ayant participé à l’étude n’avaient pas d’antécédenta d’œsophagite. On a exigé que les sujets participants n’aient pas pris d’inhibiteur de la pompe à protons (IPP) au cours des 14 jours précédant l’inscription à l’étude, ce qui permettait le développement de signes au niveau des muqueuses chez des patients atteints d’une véritable œsophagite.
Résultats des études
D’après les données combinées issues de ces deux études, on a observé une proportion significativement supérieure (p < 0,001) de périodes sans brûlures d’estomac dans les groupes ayant pris le rabéprazole à 10 mg (53 %) et à 20 mg (49 %) par rapport au groupe ayant pris le placebo (25 %) au cours des quatre semaines de traitement. Les groupes ayant pris le rabéprazole à 10 mg et à 20 mg ont aussi rapporté une réduction significative de la consommation d’antiacides par rapport au groupe placebo au cours des quatre semaines (p < 0,001). Les Tableau 13 et Tableau 14 ci-après résument les résultats obtenus sur la proportion de sujets ayant éprouvé un soulagement complet des brûlures d’estomac et un soulagement satisfaisant des brûlures d’estomac au cours des deux études cliniques.
Tableau 13 : Soulagement complet des brûlures d’estomac et soulagement satisfaisant de la fréquence des brûlures d’estomac dans le cadre de l’étude RAB-USA-2
| Placebo N (%)1 | Rabéprazole à 10 mg/jour N (%)1 | Rabéprazole à 20 mg/jour N (%)1 | |
| Sujets retenus au départ | N = 68 | N = 64 | N = 67 |
| Sujets traités selon le protocole | N = 61 | N = 59 | N = 58 |
Soulagement complet des brûlures d’estomac Semaine 2 à double insu Semaine 4 à double insu | 0 (0,0) 2 (2,9) | 12 (18,8) 17 (26,6) | 12 (17,9) 17 (25,4) |
Soulagement satisfaisant des brûlures d’estomac Semaine 2 à double insu Semaine 4 à double insu | 12 (17,6) 19 (27,9) | 40 (62,5) 33 (51,6) | 29 (43,3) 34 (50,7) |
- 1. Analyse basée sur les sujets retenus au départ. Tableau 14 : Soulagement complet des brûlures d’estomac et soulagement satisfaisant de la fréquence des brûlures d’estomac dans le cadre de l’étude RAB-USA-3
| Placebo N (%)1 | Rabéprazole à 20 mg/jour N (%)1 | |
| Sujets retenus au départ | N = 58 | N = 59 |
| Sujets traités selon le protocole | N = 45 | N = 45 |
Soulagement complet des brûlures d’estomac Semaine 2 à double insu Semaine 4 à double insu | 2 (3,4) 2 (3,4) | 13 (22,0) 17 (28,8) |
Soulagement satisfaisant des brûlures d’estomac Semaine 2 à double insu Semaine 4 à double insu | 15 (25,9) 12 (20,7) | 33 (55,9) 30 (50,8) |
- 1. Analyse basée sur les sujets retenus au départ.
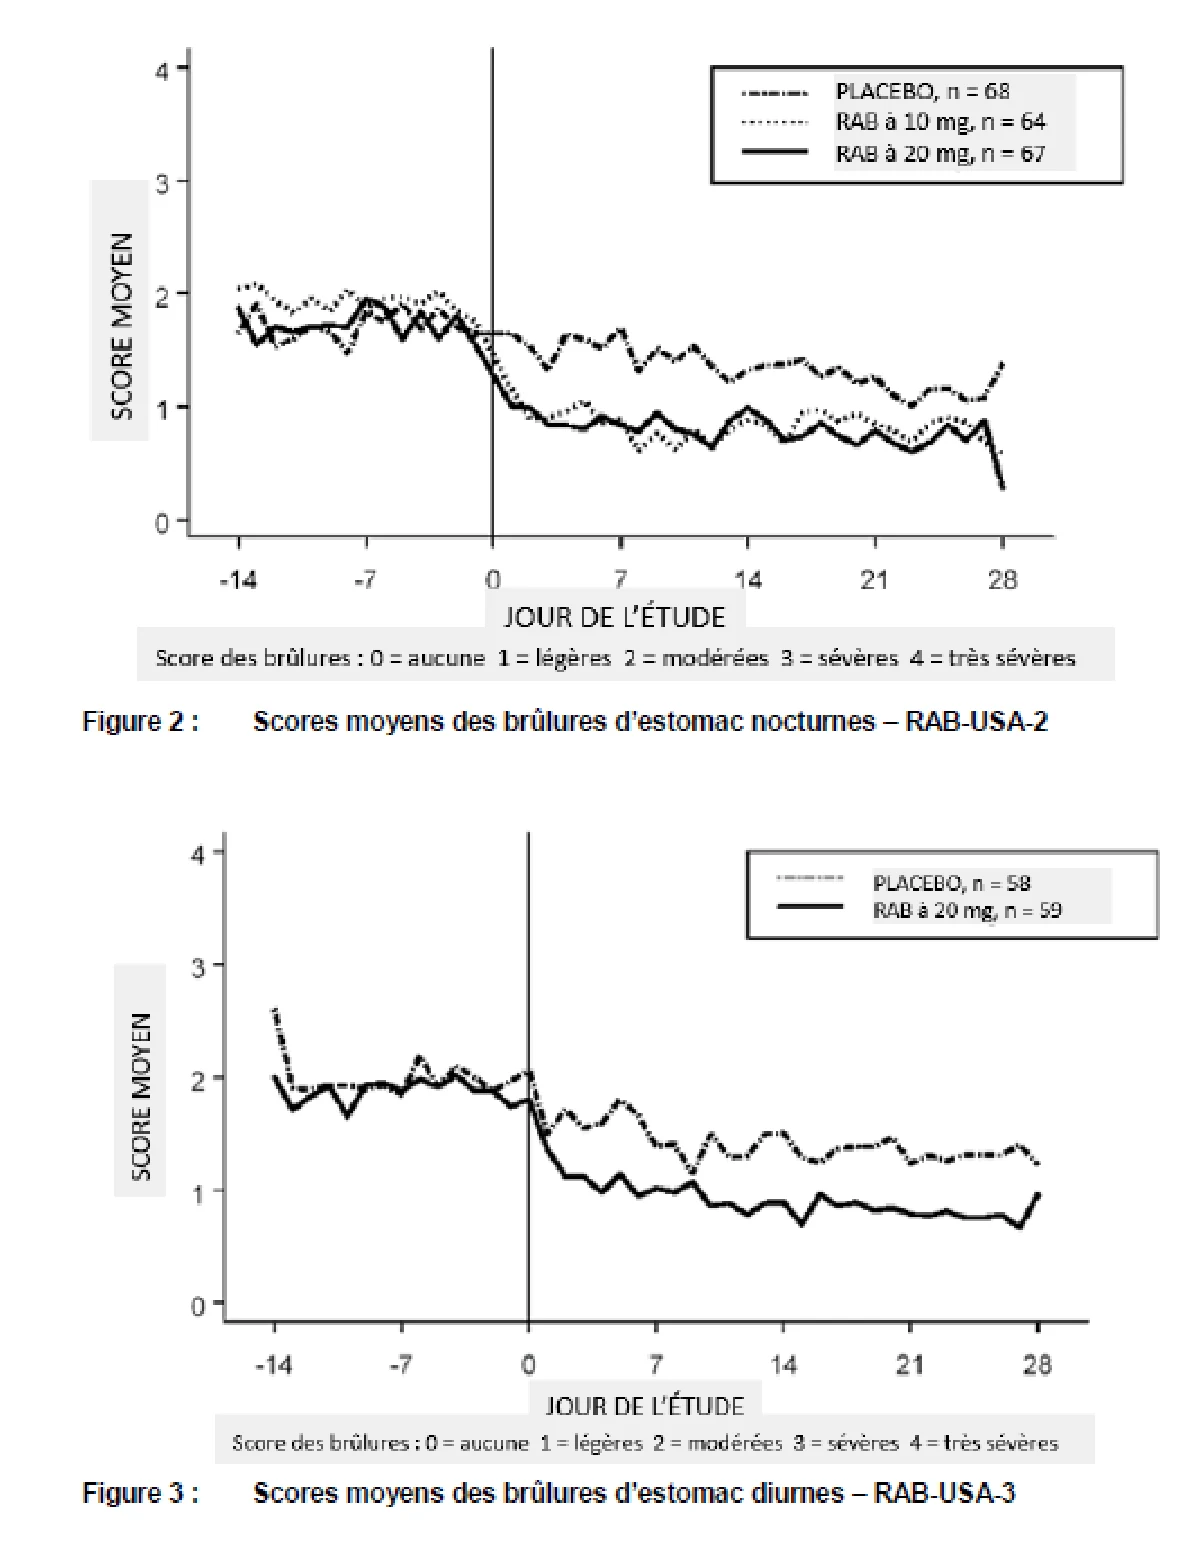
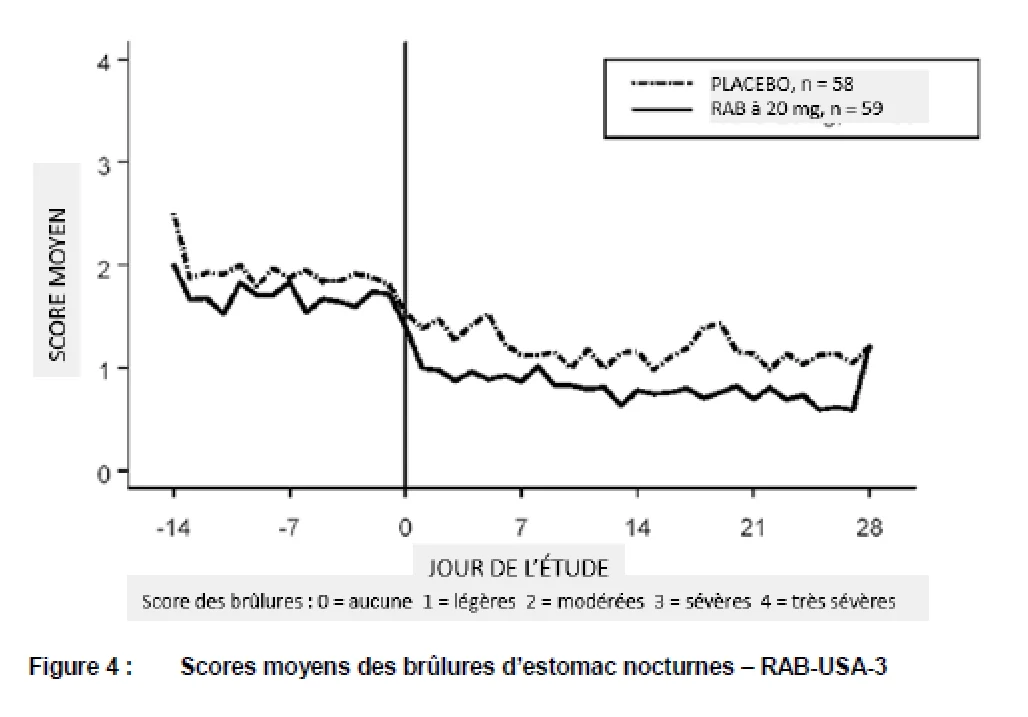
Les baisses des scores moyens des brûlures d’estomac diurnes et nocturnes par rapport au départ ont été significativement supérieures pour le rabéprazole à 20 mg par rapport au placebo à la semaine 4. Les figures 1, Figure 2, Figure 3 et Figure 4 montrent les graphiques des scores moyens quotidiens pour le jour et la nuit. 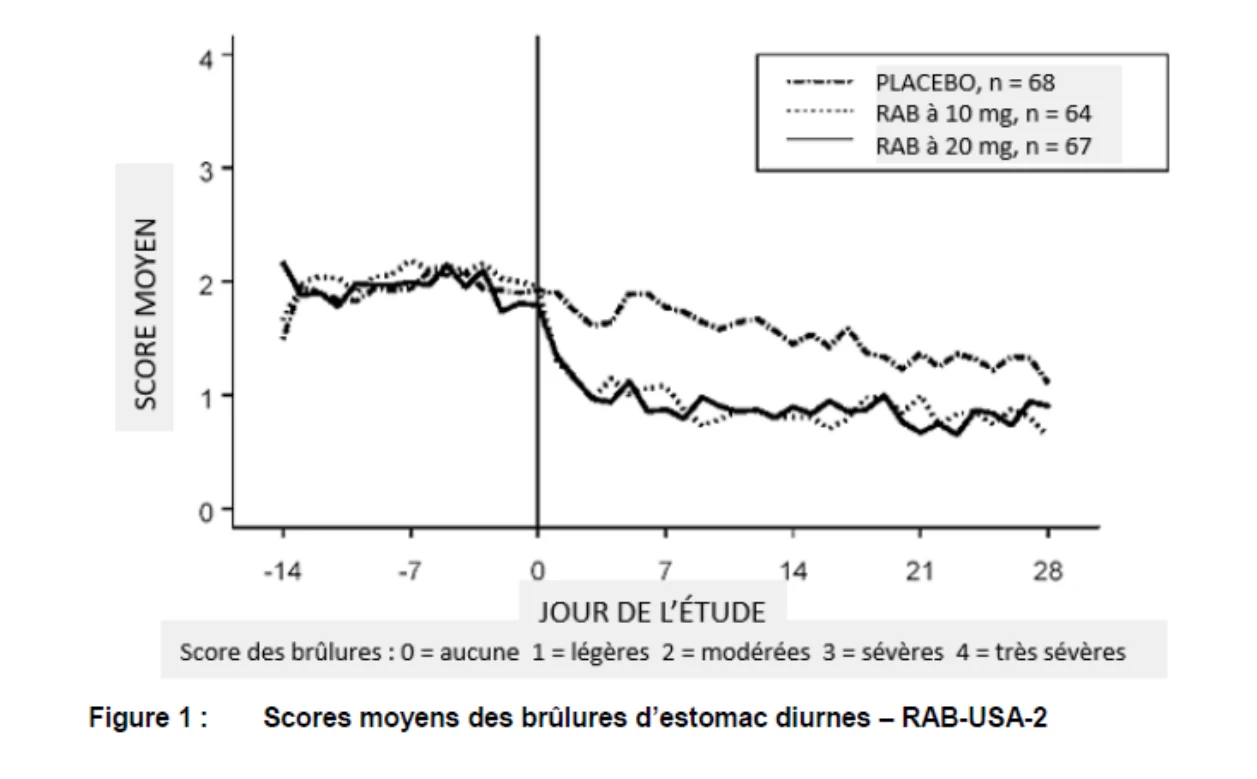
Cicatrisation des ulcères duodénaux
Méthodologie et caractéristiques démographiques des études
Étude contrôlée par placebo
Une étude multicentrique à double insu a été réalisée aux États-Unis en vue de comparer l’efficacité du rabéprazole sodique à raison de 20 mg et 40 mg une fois par jour et celle d’un placebo pour cicatriser les ulcères duodénaux déterminés par endoscopie. Cent sujets ont été traités pendant un maximum de quatre semaines.
Étude contrôlée par un témoin actif
Une étude multicentrique contrôlée par un témoin actif et à double insu réalisée aux États-Unis a comparé 20 mg de rabéprazole sodique une fois par jour et 150 mg de ranitidine deux fois par jour. L’étude s’échelonnait sur quatre semaines et regroupait 376 patients présentant des ulcères duodénaux déterminés par endoscopie.
Étude contrôlée par un IPP
Une étude internationale contrôlée par un témoin actif et à double insu a été mené auprès de 205 patients en vue de comparer 20 mg de rabéprazole sodique une fois par jour et 20 mg d’oméprazole une fois par jour. Chez les patients atteints d’ulcères duodénaux déterminés par endoscopie qui ont été traités pendant un maximum de quatre semaines, l’effet du rabéprazole sodique dans la cicatrisation des ulcères duodénaux a été comparable à celui de l’oméprazole.
Résultats des études
Étude contrôlée par placebo
Le rabéprazole sodique s’est avéré significativement supérieur au placebo pour cicatriser les ulcères duodénaux. Les taux de guérison à l’endoscopie sont présentés au Tableau 15.
Tableau 15 : Cicatrisation des ulcères duodénaux – Pourcentage de patients guéris.
Semaine Rabéprazole sodique à 20 mg/jour Placebo
2
4
N= 34 44 % 79 %1
N = 33 21 % 39 %
- 1. p = 0,001 par rapport au placebo
Les patients traités par le rabéprazole sodique à 20 mg/jour ont signalé des douleurs ulcéreuses significativement moins fréquentes (p <0,001) et moins sévères le jour (p = 0,002) et la nuit (p = 0,001) que les sujets recevant le placebo. De plus, le rabéprazole sodique à 20 mg/jour a été significativement plus efficace que le placebo pour réduire l’usage quotidien d’antiacides (p < 0,001).
Étude contrôlée par un témoin actif
Les pourcentages de patients guéris à l’endoscopie après deux et quatre semaines sont présentés au Tableau 16.
Tableau 16 : Cicatrisation des ulcères duodénaux – Pourcentage de patients guéris
Semaine Rabéprazole sodique
20 mg/jour
Ranitidine 150 mg deux fois par jour
2
4
N = 188
40 %*
83 %+
N = 188 26 %
73 %
- 1. p = 0,002 par rapport à la ranitidine
- 2. p = 0,017 par rapport à la ranitidine
Le rabéprazole sodique à 20 mg une fois par jour s’est aussi révélé significativement plus efficace que la ranitidine à 150 mg deux fois par jour pour obtenir la résolution complète de la fréquence des douleurs ulcéreuses (semaine 2, p = 0,006), pour atténuer la sévérité des douleurs ulcéreuses durant la nuit (semaine 2, p = 0,044) et pour réduire l’usage d’antiacides (p = 0,037).
Le Tableau 17 donne les pourcentages de patients guéris à l’endoscopie aux semaines 2 et 4.
Tableau 17 : Cicatrisation des ulcères duodénaux. Pourcentage de patients guéris.
Semaine Rabéprazole sodique 20 mg/jour Oméprazole 20 mg/jour
2
4
N = 102
69 %
98 %
N = 103
61 %
93 %
Le rabéprazole sodique à 20 mg/jour a été significativement (p = 0,038) plus efficace que l’oméprazole à 20 mg/jour pour atténuer la sévérité des douleurs ulcéreuses diurnes à la semaine 4.
Cicatrisation des ulcères gastriques
Méthodologie et caractéristiques démographiques des études
Étude contrôlée par placebo
Dans une étude multicentrique à double insu menée aux États-Unis en vue de comparer l’efficacité de 20 mg et 40 mg du rabéprazole sodique une fois par jour et celle d’un placebo pour la cicatrisation des ulcères gastriques déterminés à l’endoscopie, 94 patients ont été traités pendant un maximum de 6 semaines.
Études contrôlées par un témoin actif
Deux études contrôlées par un témoin actif ont été menées sur le rabéprazole sodique, l’une réalisée aux États-Unis comparant le rabéprazole sodique à la ranitidine à 150 mg deux fois par jour et l’autre effectuée en Europe comparant le rabéprazole sodique à l’oméprazole à 20 mg, afin de déterminer le taux de cicatrisation à l’endoscopie. Une autre étude européenne a comparé le rabéprazole sodique (20 mg une fois par jour) à l’oméprazole (20 mg une fois par jour).
Résultats des études
Étude contrôlée par placebo
Le rabéprazole sodique s’est révélé significativement supérieur au placebo pour son effet anti-ulcéreux. Les pourcentages de patients guéris à l’endoscopie aux semaines 3 et 6 sont présentés au Tableau 18.
Tableau 18 : Cicatrisation des ulcères gastriques – Pourcentage de patients guéris
Semaine Rabéprazole sodique 20 mg/jour Placebo
3
6
N = 32 32 % 90 %*
N = 31 29 % 39 %
- 1. p < 0,001 par rapport au placebo
Les sujets traités par le rabéprazole sodique à 20 mg/jour pendant six semaines ont eu besoin de nettement moins de doses d’antiacides par jour que les sujets recevant le placebo (p = 0,039).
Études contrôlées par un témoin actif
Lors de deux études contrôlées par un témoin actif sur le rabéprazole sodique, l’une réalisée aux États-Unis comparant le rabéprazole sodique à la ranitidine à 150 mg deux fois par jour et l’autre effectuée en Europe comparant le rabéprazole sodique à l’oméprazole à 20 mg, les taux de cicatrisation endoscopique des ulcères gastriques étaient identiques avec les deux traitements à 3 et 6 semaines.
Dans l’étude européenne comparant le rabéprazole sodique (20 mg/jour) à l’oméprazole (20 mg/jour), le rabéprazole sodique a été significativement supérieur pour réduire la fréquence des douleurs ulcéreuses (semaine 6, p = 0,006), pour atténuer la sévérité des douleurs ulcéreuses diurnes (semaine 3, p = 0,023) et pour résoudre complètement la sévérité des douleurs nocturnes (semaine 6, p = 0,022).
Traitement des troubles d’hypersécrétion, y compris le syndrome de Zollinger-Ellison
Méthodologie et caractéristiques démographiques de l’étude
Douze sujets présentant un syndrome d’hypersécrétion gastrique idiopathique ou un syndrome de Zollinger-Ellison ont été traités avec succès par des doses de 20 à 120 mg de rabéprazole sodique pendant un maximum de 12 mois.
Résultats de l’étude
Le traitement par le rabéprazole sodique a entraîné une inhibition satisfaisante de la sécrétion d’acide gastrique chez tous les patients de même que la résolution complète des signes et des symptômes de maladie acido-peptique, le cas échéant. Le traitement par le rabéprazole sodique a également prévenu la réapparition de l’hypersécrétion gastrique et les manifestations de maladie peptique chez tous les sujets. Les fortes doses de rabéprazole sodique utilisées chez cette petite cohorte de patients n’ont occasionné aucun effet indésirable médicamenteux.
Éradication de H. pylori
Méthodologie et caractéristiques démographiques des études
Étude 604
L’Étude 604 multicentrique réalisée aux États-Unis a été une comparaison en groupes parallèles à double insu entre le rabéprazole, l’amoxicilline et la clarithromycine pendant 3, 7 ou 10 jours et l’oméprazole, l’amoxicilline et la clarithromycine pendant 10 jours. Lors de cette étude, des patients présentant une infection à H. pylori ont été stratifiés dans un rapport 1:1, la moitié d’entre eux présentant un ulcère gastroduodénal et l’autre moitié ne présentant pas d’ulcère. Le traitement a consisté en l’administration soit de 20 mg de rabéprazole en association avec 1 000 mg d’amoxicilline et 500 mg de clarithromycine pris deux fois par jour (RAC) soit de 20 mg d’oméprazole en association avec 1 000 mg d’amoxicilline et 500 mg de clarithromycine pris deux fois par jour (OAC).
Étude 603
L’Étude 603 multicentrique réalisée en Europe a été une comparaison entre groupes parallèles à double insu du rabéprazole et de l’oméprazole en trithérapie (IPP, amoxicilline et clarithromycine) pendant 7 jours pour l’éradication de H. pylori chez des sujets présentant un ulcère gastroduodénal documenté. Le traitement a consisté en l’administration de 20 mg de rabéprazole en association avec 500 mg de clarithromycine et 1 000 mg d’amoxicilline, tous pris deux fois par jour, ou de 20 mg d’oméprazole en association avec 500 mg de clarithromycine et 1 000 mg d’amoxicilline, tous pris deux fois par jour.
Résultats des études
Les résultats de l’Étude 604 et de l’Étude 603 sont présentés ci-dessous dans le Tableau 19.
Tableau 1 : Taux d’éradication1 de H. pylori avec le rabéprazole ou l’oméprazole en association avec l’amoxicilline et la clarithromycine chez des patients atteints d’ulcère duodénal
| IPP utilisé pendant le traitement | Durée du traitement | % de patients guéris [intervalle de confiance à 95 % pour la différence RAC-OAC] (Nombre de patients) | ||
| Selon le protocole2 | Retenus au départ3 | |||
Étude 604 Amérique du Nord | Rabéprazole | 3 jours | 30 % [-61 %, -43 %] (n = 167) | 27 % [-55 %, -37 %] (n = 187) |
| Rabéprazole | 7 jours | 84 %† [-5 %, +11 %] (n = 166) | 77 %† [-4 %, +12 %] (n = 194) | |
| Rabéprazole | 10 jours | 86 %† [-3 %, +12 %] (n = 171) | 78 %† [-4 %, +13 %] (n = 196) | |
| Oméprazole | 10 jours | 82 % (n = 179) | 73 % (n = 206) | |
| Étude 603 Europe | Rabéprazole | 7 jours | 94 % [-0,7 %, +20 %] (n = 65) | 84 % [+0,5 %, +24,5 %] (n = 83) |
| Oméprazole | 7 jours | 84 % (n = 63) | 72 % (n = 85) | |
- 1.
Dans l’Étude 604, l’éradication de H. pylori a été évaluée à 6 semaines sans dépasser 10 semaines par 13C-
UBT. Dans l’Étude 603, une éradication efficace a été définie comme un 13C-UBT négatif aux évaluations faites à la semaine 5 et à la semaine 13 après le traitement.
- 2. Les critères permettant l’admission des patients à l’analyse ont inclus la présence d’une infection à H. pylori documentée au départ et définie comme un 13C-UBT positif, un test ou une culture d’uréase rapide à résultat positif et la non-violation du protocole. À l’évaluation finale, on a inclus dans la catégorie d’échec du traitement les patients qui se sont retirés de l’étude en raison d’événements indésirables liés aux médicaments à l’étude.
- 3. Les critères permettant l’admission des patients à l’analyse ont inclus la présence d’une infection à H. pylori documentée au départ et définie comme un 13C-UBT positif, un test ou culture d’uréase rapide à résultat positif et la prise d’au moins une dose du médicament à l’étude.
- 4. Équivalent à l’association OAC; l’intervalle de confiance bilatéral à 95 % pour la différence entre les schémas posologiques se situe entre [-15 % et +15 %].
Étude 604
Selon l’évaluation des taux de réponse bactériologique (c.-à-d. l’élimination de H. pylori), les traitements RAC de 7 et de 10 jours ont été semblables aux traitements OAC de 10 jours chez le groupe des patients retenus au départ ainsi que chez le groupe conforme au protocole. L’ensemble de données du groupe des patients retenus au départ a montré que les traitements RAC de 7 et de 10 jours entraînaient des taux de réponse de 77 % et 78 %, respectivement, alors que le taux de réponse chez le groupe recevant le traitement OAC pendant 10 jours était de 73 %. Dans l’ensemble de données du groupe conforme au protocole, les taux de guérison pour les traitements RAC de 7 et de 10 jours ainsi que le traitement OAC pendant 10 jours ont été de 84 %, 86 % et 82 % respectivement. Les taux d’éradication du traitement RAC de 3 jours ont été inférieurs et non équivalents à ceux des autres schémas thérapeutiques. Les données présentées au Tableau 19 montrent que l’éradication de H. pylori, définie comme un test 13C-UBT négatif d’après la mesure effectuée à six semaines ou plus après le traitement, a été équivalente pour les traitements RAC de 7 et 10 jours et le traitement OAC de 10 jours.
Une proportion élevée de H. pylori sensible à la clarithromycine a été éradiquée grâce aux traitements RAC de 7 et de 10 jours : 80 et 83 % chez le groupe des patients retenus au départ et 90 et 91 % chez le groupe conforme au protocole. Le taux d’éradication de H. pylori a été faible chez les patients porteurs de H. pylori présentant une résistance à la clarithromycine (voir le Tableau 20).
Étude 603
Dans l’étude 603, l’éradication efficace de H. pylori a été définie comme un 13C-UBT à résultat négatif lors des deux évaluations effectuées aux semaines 5 et 13 après le traitement. Les résultats de cette étude ont confirmé l’efficacité du traitement RAC pendant 7 jours dans l’éradication de H. pylori. Chez les patients retenus au départ, le traitement par le rabéprazole (RAC) a entraîné un taux d’éradication de 84 % par rapport au taux de 72 % obtenu avec le traitement par l’oméprazole (OAC). Chez le groupe traité selon le protocole, les taux de réponse pour les traitements RAC et OAC ont été de 94 % et 84 % respectivement (voir le Tableau 1.1).
14.3 Études de biodisponibilité comparatives
Une étude croisée comparative, à l’insu, randomisée, à dose unique et semi-répliquée de trois manières, a été menée pour évaluer la biodisponibilité entre des comprimés entérosolubles de 20 mg de Sandoz Rabeprazole (Sandoz Canada Inc.) et des comprimés entérosolubles de 20 mg de Pariet® (Janssen Ortho Inc.), après une dose unique chez 46 sujets hommes et femmes sains, à jeun.
Rabéprazole (1 x 20 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test * | Référence† | % Indice de moyennes géométriques | 90 % Intervalle de confiance# |
SSC0-t (ng .h/mL) | 773,87 907,06 (49,29) | 774,64 870,76 (50,05) | 99,90 | 94,71 – 105,38 |
SSC0-inf (ng .h/mL) | 800,47 925,46 (48,49) | 796,48 897,72 (48,88) | 100,50 | 95,41 – 105,86 |
Cmax (ng/mL) | 532,62 611,39 (38,24) | 560,09 602,71 (40,02) | 95,09 | 86,16 – 104,95 |
| Tmax§ (h) | 3,12 (35,17) | 3,57 (22,72) | ||
| T½§ (h) | 1,82 (51,66) | 1,86 (49,90) |
* Comprimés Sandoz Rabeprazole 20 mg (Sandoz Canada Inc).
† Comprimés Pariet® 20 mg (Janssen-Ortho Inc.) achetés au Canada.
§ Sous forme de moyenne arithmétique (CV%) seulement.
# Basé sur l’estimation de la moyenne des moindres carrés.
Une étude croisée comparative, à l’insu, randomisée, à dose unique et semi-répliquée de trois manières, a été menée pour évaluer la biodisponibilité entre des comprimés entérosolubles de 20 mg de Sandoz Rabeprazole (Sandoz Canada Inc.) et des comprimés entérosolubles de 20 mg de Pariet® (Janssen Ortho Inc.), après une dose unique chez 43 sujets hommes et femmes sains, nourris.
Rabéprazole (1 x 20 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test * | Référence† | % Indice de moyennes géométriques | 90 % Intervalle de confiance# |
SSC0-t (ng .h/mL) | 641,75 833,60 (68,84) | 637,34 744,77 (60,73) | 100,69 | 91,14 – 111,24 |
SSC0-inf (ng .h/mL) | 640,21 830,66 (71,25) | 650,34 767,81 (62,43) | 98,44 | 88,67 – 109,30 |
Cmax (ng/mL) | 330,00 448,86 (59,38) | 338,29 409,01 (50,41) | 97,55 | 81,05 – 117,41 |
| Tmax§ (h) | 10,19 (57,28) | 10,93 (55,32) | ||
| T½§ (h) | 2,57 (81,52) | 2,82 (98,89) | ||
* Comprimés Sandoz Rabeprazole 20 mg (Sandoz Canada Inc).
† Comprimés Pariet® 20 mg (Janssen-Ortho Inc.) achetés au Canada.
§ Sous forme de moyenne arithmétique (CV%) seulement.
# Basé sur l’estimation de la moyenne des moindres carrés.
15 MICROBIOLOGIE
Il a été démontré que la trithérapie composée du rabéprazole sodique, de l’amoxicilline et de la clarithromycine exerce une activité contre la plupart des souches de H. pylori in vitro et contre les infections cliniques (voir 14.1 Essais cliniques par indication, Éradication de H. pylori).
H. pylori
Des tests de sensibilité des isolats de H. pylori ont été effectués pour l’amoxicilline et la clarithromycine en utilisant une technique de dilution en gélose, et des concentrations minimales inhibitrices (CMI) ont été déterminées.
Incidence d’isolats cliniques résistants aux antibiotiques
Résistance avant le traitement
Résistance avant le traitement : Le taux de résistance de H. pylori à la clarithromycine avant le traitement (CMI ≥ 1 mcg/ml) était de 9 % (51/560) au départ pour l’ensemble des groupes de traitement réunis. Chez un nombre total de patients > 99 % (558/560) les isolats de H. pylori ont été considérés comme sensibles à l’amoxicilline au départ (CMI ≤ 0,25 μg/ml). Chez deux patients on a observé des isolats de H. pylori ayant des CMI pour l’amoxicilline de 0,5 mcg/ml au départ.
Résultats des tests de sensibilité et résultats cliniques/bactériologiques pour la clarithromycine
Le Tableau 20 présente les résultats de la sensibilité au départ de H. pylori à la clarithromycine ainsi que les résultats d’éradication de H. pylori obtenus après le traitement par 20 mg de rabéprazole sodique, 1 000 mg d’amoxicilline et 500 mg de clarithromycine (RAC) pendant 7 et 10 jours, pour l’Étude 604 multicentrique réalisée aux États-Unis.
Tableau 20 : Résultats des tests de sensibilité et résultats cliniques/bactériologiques1 pour la clarithromycine en trithérapie – Sujets retenus au départ
Jours de traitement RAC | Résultats pour la clarithromycine avant le traitement | Nombre total | H. pylori négatif (éradiqué) | H. pylori positif (non éradiqué) Résultats de sensibilité après le traitement | |||
| Sb2 | Ib2 | Rb2 | Aucune CMI | ||||
| 7 | Sensible2 | 129 | 103 | 2 | 0 | 1 | 23 |
| 7 | Intermédiaire2 | 0 | 0 | 0 | 0 | 0 | 0 |
| 7 | Résistant2 | 16 | 5 | 2 | 1 | 4 | 4 |
| 10 | Sensible2 | 133 | 111 | 3 | 1 | 2 | 16 |
| 10 | Intermédiaire2 | 0 | 0 | 0 | 0 | 0 | 0 |
| 10 | Résistant2 | 9 | 1 | 0 | 0 | 5 | 3 |
- 1. Seuls les patients ayant des résultats de l’épreuve de sensibilité à la clarithromycine avant et après le traitement sont inclus.
- 2. Sensible (S) CMI ≤ 0,25 mcg/ml, Intermédiaire (I) CMI = 0,5 μg/ml, Résistant (R) CMI ≥ 1 mcg/ml.
Des isolats cliniques résistants à la clarithromycine pourraient être présents chez des patients dont H. pylori n’a pas été éradiqué après l’administration de rabéprazole/amoxicilline/ clarithromycine en trithérapie. Lorsque cela est possible, on devrait donc pratiquer des épreuves de sensibilité à la clarithromycine. Les patients dont H. pylori est résistant à la clarithromycine ne devraient pas être traités à nouveau par un schéma thérapeutique contenant de la clarithromycine.
Résultats des tests de sensibilité et résultats cliniques/bactériologiques pour l’amoxicilline
Lors de l’Étude 604 multicentrique réalisée aux États-Unis, des isolats de H. pylori considérés comme sensibles à l’amoxicilline (CMI ≤ 0,25 mcg/ml) ont été trouvés au départ chez un nombre total > 99 % des patients (558/560). Chez les deux autres patients on a observé des isolats de H. pylori ayant des CMI pour l’amoxicilline de 0,5 mcg/ml au départ, les deux isolats étant également résistants à la clarithromycine au départ. Dans un cas, H. pylori a été éradiqué. Dans les groupes de traitement de 7 et 10 jours, H. pylori a été éradiqué respectivement chez 75 % (107/145) et 79 % (112/142) des patients qui avaient des CMI de l’amoxicilline sensibles avant le traitement (≤ 0,25 mcg/ml). Aucun développement de H. pylori résistant à l’amoxicilline n’a été observé pendant le traitement.
Activité du rabéprazole contre H. pylori
On a observé in vitro une activité du rabéprazole en tant qu’agent unique contre H. pylori. La fourchette de CMI a été de 0,4 à 3,1 mcg/ml contre 15 isolats; la CMI50 a été de 1,6 mcg/ml et la CMI90 a été de 3,1 mcg/ml.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Études de toxicité aiguë (dose unique)
Des études de toxicité aiguë sur le rabéprazole, ses métabolites, ses sous-produits de synthèse, ses produits de dégradation et ses énantiomères ont été réalisées chez la souris, le rat et le chien (Tableau 21).
La DL50 orale chez les souris et les rats était ≥ 1000 mg/kg ; la DL50 intraveineuse chez les souris et les rats était ≥ 150 mg/kg. Les signes cliniques étaient les suivants : difficulté respiratoire, prostration, ptyalisme, mydriase, convulsions et mort. Chez les chiens, la dose orale létale était > 2000 mg/kg. Les signes cliniques de toxicité aux doses orales de 400 et 2000 mg/kg comprenaient une diarrhée aqueuse, des convulsions toniques, des vomissements, le ptyalisme et la prostration. On n’a pas observé de toxicité à retardement dans ces études de toxicité aiguë.
Tableau 21 : Études de toxicité aiguë (dose unique)
Espèce/ Souche (état) | Nombre/ sexe/ groupe | Voie d’administration/ véhicule | Dose | Durée | DL50 ou DSEO | |
| M | F | |||||
Espèce/ Souche (état) | Nombre/ sexe/ groupe | Voie d’administration/ véhicule | Dose | Durée | DL50 ou DSEO | |
| M | F | |||||
Souris/ICR (voie orale : à jeun depuis 19-22 h lors de l’administration ; voie IV : alimentation à volonté) | 5 par sexe par groupe | PO (gavage) / eau purifiée IV / soluté physiologique | Mâles : 629, 786, 983, 1229, 1536, 1920 et 2400 mg/kg Femelles : 629, 786, 983, 1229, 1536, 1920, 2400 et 3000 mg/kg Mâles : 131, 164, 205, 256 et 320 mg/kg Femelles : 164, 205, 229, 256 et 320 mg/kg | Dose unique | 1206 220 | 1012 237 |
Rat/Slc : SD (voie orale à jeun depuis 17-24 h lors de l’administration ; voie IV : alimentation à volonté) | 5 par sexe par groupe | PO (gavage) / eau purifiée IV / soluté physiologique | Mâles : 819, 1024, 1280, 1431, 1600 et 2000 mg/kg Femelles : 655, 819, 1024, 1280, 1600 et 2000 mg/kg Mâles : 98, 123, 154, 172 et 192 mg/kg Femelles : 98, 123, 154, 192, 240 et 300 mg/kg | Dose unique | 1447 157 | 1322 152 |
Rat Slc : SD (alimentation à volonté) | 5 par sexe par groupe | IV / NaOH et soluté physiologique | 0, 50 100 et 200 mg (S-) E3810*/kg 50, 100 et 120 mg (R+) E3810*/kg | Dose unique | Non déter-minée | Non déter-minée |
Espèce/ Souche (état) | Nombre/ sexe/ groupe | Voie d’administration/ véhicule | Dose | Durée | DL50 ou DSEO | |
| M | F | |||||
Rat/Slc : SD (jeûne durant la nuit) | 5 par sexe par groupe | Produits de dégradation I et II et impureté PO (gavage) Métabolite IV / solution de méthyl-cellulose à 0,5% | Produit de dégradation I : 0, 500, et 1500 mg/kg Produit de dégradation II : 50, 150, et 500 mg/kg Impureté: 500 et 1500 mg/kg Métabolite: 0, 10, 30 mg/kg (mâles et femelles), 100 mg/kg (mâles seulement) | Dose unique | Non déter-minée | Non déter-minée |
| Chien/beagle (alimentation à volonté) | 1 par sexe par groupe | p.o (gavage) / eau purifiée | 80, 400 et 2000 mg/kg | Dose unique | >2000 | >2000 |
- 1. rabéprazole sodique
Études du rabéprazole combiné avec l’amoxicilline et la clarithromycine
Au cours d’études à dose unique, on a montré que l’administration concomitante des trois médicaments (rabéprazole, amoxicilline et clarithromycine) ne changeait pas la dose létale ni l’apparition de signes cliniques par rapport à l’administration de chaque médicament seul. Des cas de mydriase ont été attribués à la composante amoxicilline.
Études de toxicité chronique à long terme (doses multiples)
La toxicité à long terme du rabéprazole sodique a été étudiée chez la souris, le rat et le chien après administration orale et intraveineuse. Les souris ont reçu des doses orales de 2 à 400 mg/kg pendant un maximum de 104 semaines. Les rats ont reçu des doses orales de 1 à 300 mg/kg pendant un maximum de 13 semaines et des doses intraveineuses de 1 à 75 mg/kg pendant un maximum de quatre semaines. Les chiens ont reçu des doses orales de 0,1 à 30 mg/kg pendant un maximum de 52 semaines et des doses intraveineuses de 1 à 25 mg/kg pendant un maximum de 14 jours.
Souris
Chez les souris, les signes de toxicité (plus apparents chez les mâles) à 400 mg/kg étaient la torpeur, l’ataxie, l’hypopnée, la bradypnée et la prostration. Ces signes ont disparu au bout de 30 minutes. Une augmentation du poids de l’estomac ou du foie, un épaississement de la muqueuse glandulaire de l’estomac et une gastropathie hyperplasique ont été relevés aux doses de 25, 100 et 400 mg/kg. On a conclu que les doses orales ≤ 200 mg/kg (dose réduite à 100 mg/kg à la semaine 41) administrées pendant 88 semaines chez les mâles et 104 semaines chez les femelles n’ont démontré aucun signe de pouvoir oncogène. Plusieurs modifications gastriques attribuables à l’activité pharmacologique du rabéprazole sodique ont été observées parmi les souris recevant la dose de 200 mg/kg (réduite à 100 mg/kg à la semaine 41).
Rat
Chez les rats, le rabéprazole sodique a été bien toléré à toutes les doses (5, 15, 30, 60 et 120 mg/kg [femelles seulement]) quand il a été administré par gavage pendant six mois, car les modifications morphologiques ont été minimes et n’ont causé ni altérations de la croissance, ni morbidité, ni mortalité. Des changements liés au médicament ont été décelés au niveau des reins, du thymus, de l’estomac ou de la thyroïde aux doses > 15 mg/kg. Aucun effet n’a été observé à la dose de 5 mg/kg.
Dans une étude de 52 semaines où on a administré à des rats 1, 5 et 25 mg/kg de rabéprazole sodique par gavage, les altérations gastriques notées chez les animaux traités ont été imputées aux effets pharmacologiques prévus et non considérées comme des effets toxiques, et la dose sans effet indésirable observable a été de 5 mg/kg.
L’administration intraveineuse de rabéprazole sodique chez le rat à raison de 75 mg/kg pendant 14 jours a occasionné des signes cliniques tels que hypoactivité, ptyalisme, décubitus ventral et rougeur au museau, mais ces signes ont disparu au bout d’une heure. Le poids du thymus a diminué et le poids du foie a augmenté.
Chien
Le rabéprazole sodique n’a eu aucun effet toxique sur le foie, les reins, le cœur ou les poumons aux doses orales ≤ 30 mg/kg. À cause de la réduction du poids du thymus notée chez les femelles recevant 30 mg/kg, on a déterminé que la dose sans effet observable était de 10 mg/kg.
Le rabéprazole sodique (0,1 ; 0,3 ou 1,0 mg/kg) et l’oméprazole (0,3 ; 1,0 ou 3,0 mg/kg) ont été administrés par voie orale à des chiens mâles et femelles pendant une période de 13 semaines, suivie d’une période de récupération de 13 semaines. Les réponses pharmacologiques prévues (hausse de la gastrinémie et modifications gastriques) se sont produites avec les deux IPP. Les altérations gastriques ont été réversibles à la dose de 0,3 mg/kg avec les deux produits, et aucune lésion gastrique n’a été décelée à la dose de 0,1 mg/kg de rabéprazole sodique. Ni l’un ni l’autre des deux médicaments n’a eu d’effet sur d’autres organes.
Dans une étude d’un an suivie d’une phase de réversibilité de deux mois, des selles molles et aqueuses ainsi que des vomissements ont été observés parmi les chiens recevant 8 ou 25 mg/kg de rabéprazole sodique. Les changements au niveau des paramètres de chimie clinique incluaient une hausse des taux de cholestérol et de triglycérides et une baisse des taux de chlorure et de protéines totales. Une hausse de la gastrinémie, des anomalies gastriques macroscopiques et histopathologiques comprenant une augmentation du poids de l’estomac et de la masse muqueuse et non muqueuse, ainsi qu’une hypertrophie et/ou une hyperplasie des cellules ECL ont été observées dans les groupes traités par le rabéprazole. La dose maximale tolérée était de 8 mg/kg et la dose sans effet observable de 2 mg/kg.
Au cours d’une étude de 52 semaines, plusieurs changements gastriques se sont produits chez les chiens traités par 1 ou 5 mg/kg de rabéprazole sodique : augmentation du poids de l’estomac, épaississement de la muqueuse gastrique, atrophie du cytoplasme des cellules principales, foyers d’hypertrophie cellulaire et d’hypertrophie des cellules chromogranine-positives et hausse du taux de gastrine. Ces modifications, considérées comme la conséquence de l’effet pharmacologique prolongé et non comme un effet toxique du rabéprazole sodique, avaient complètement ou partiellement régressé à la fin de la période de récupération.
Au cours d’une étude de 52 semaines où le rabéprazole sodique a été administré à la gamme posologique de 0,2 à 5 mg/kg, aucun changement au niveau des populations de cellules ECL n’a été déterminé.
Dans une étude de 14 jours chez le chien, des doses de 1, 5 et 25 mg/kg/jour de rabéprazole ont été administrées par voie intraveineuse. La plus faible dose (1 mg/kg) a été considérée comme la dose sans effet toxique pour le rabéprazole dans cette étude. À la dose de 5 mg/kg, les symptômes reliés au traitement comprenaient des vomissements et une modification des selles ainsi que des anomalies histologiques thyroïdiennes et gastriques.
Effets liés à la pharmacologie
Dans les études à doses multiples d’une durée maximum d’un an chez le rat et le chien et une étude de trois mois chez la souris, des modifications trophiques au niveau de la muqueuse gastrique étaient prévues, d’après l’expérience et la littérature publiée sur les antagonistes des récepteurs H2 et les autres IPP. Les changements gastriques, stimulés par la suppression prolongée et ininterrompue d’acide, se sont manifestés par une hypergastrinémie, une hypertrophie des cellules ECL, une hyperplasie et une néoplasie (chez les rates seulement), une éosinophilie des cellules principales et un épaississement de la muqueuse fundique chez les rats. Les modifications gastriques ont été observées à des doses faibles dans ces études : 1 mg/kg (rat), 0,3 mg/kg (chien) et 25 mg/kg (souris). Il n’y a pas eu d’augmentation du taux de gastrine ni d’effets trophiques sur la muqueuse gastrique à la dose de 0,2 mg/kg dans une étude de 52 semaines chez le chien. Une étude de quatre semaines chez des rats antrectomisés traités par 40 mg/kg de rabéprazole sodique n’a révélé ni hausse du taux de gastrine ni hyperplasie des cellules ECL, ce qui indique que la stimulation prolongée des cellules G et de la sécrétion de gastrine joue un rôle critique dans la pathogenèse de l’hypergastrinémie et des lésions gastriques trophiques. La réversibilité des modifications non néoplasiques a été mise en évidence dans plusieurs études chez le rat, la souris et le chien. Chez la souris, on a noté une régression complète de l’hyperplasie diffuse des cellules neuroendocriniennes et une régression partielle de la gastropathie hyperplasique après une période de récupération de 13 ou 26 semaines.
Études du rabéprazole combiné avec l’amoxicilline et la clarithromycine
Lors d’études à doses répétées, on a observé que le rabéprazole administré à raison de 25 mg/kg/jour en association avec l’amoxicilline à 1 000 mg/kg/jour et la clarithromycine à 50 mg/kg/jour dépassait la dose maximale tolérée. Le traitement combiné de rabéprazole, amoxicilline et clarithromycine à des doses de 1/1 000/50 ou 5/1 000/50 mg/kg/jour n’a pas eu d’effet sur la réponse toxicologique.
Cancérogénicité
Au cours d’une étude de cancérogénicité de deux ans sur des rats Fischer soumis à un régime alimentaire restreint, on a observé une hyperplasie des cellules ECL mais aucun carcinoïde gastrique aux doses ≤ 20 mg/kg/jour (environ 10 fois l’exposition en fonction de la surface corporelle [mg/m2] des patients prenant la dose recommandée de 20 mg/jour [12,3 mg/m2]).
Une seconde étude de carcinogénicité d’une durée de deux ans a été réalisée chez des rats Sprague-Dawley alimentés à volonté et recevant des doses orales de rabéprazole de 5, 15, 30 et 60 mg/kg/jour (mâles) et de 5, 15, 30, 60 et 120 mg/kg/jour (femelles) (environ 2 à 60 fois l’exposition en fonction de la surface corporelle [mg/m²] des patients prenant la dose recommandée de 20 mg/jour [12,3 mg/m²]). Une hyperplasie des cellules ECL est survenue parmi les rats et les souris des deux sexes dans les études sur le pouvoir carcinogène, mais le rabéprazole a entraîné des carcinoïdes gastriques reliés à la dose seulement chez les rates Sprague-Dawley aux doses ≥ 5 mg/kg. Le rabéprazole n’a induit la formation de tumeurs dans aucun autre tissu.
Dans une étude de carcinogénicité de deux ans chez la souris, aucune tumeur induite par le médicament n’a été identifiée aux doses ≤ 100 mg/kg/jour (24 fois l’exposition en fonction de la surface corporelle [mg/m²] des patients prenant la dose recommandée de 20 mg/jour [12,3 mg/m²]).
Au cours d’une étude de carcinogénicité de 28 semaines, on a administré du rabéprazole par gavage à raison de 0 (véhicule témoin), 20,60 ou 200 mg/kg/jour à un groupe de souris C57BL/6p53 (+/-) mâles et femelles. Un groupe témoin positif a reçu une dose de p-crésidine à raison de 400 mg/kg/jour par gavage de la même façon. Des modifications non néoplasiques associées au traitement ont été décrites dans les rapports comme des cas d’hyperplasie des muqueuses de l’estomac glandulaire. Ces modifications ont été attribuées aux effets pharmacologiques du rabéprazole. Le traitement par le rabéprazole n’a entraîné aucun effet carcinogène dans l’estomac. Un petit nombre de néoplasmes malins (lymphomes) ont été observés au cours de l’étude. L’incidence du lymphome malin a été de 1/20 chez les souris mâles recevant la dose moyenne et de 1/20 dans chaque groupe des femelles recevant les doses faible, moyenne et élevée (soit 5 %). Quatre femelles ayant reçu du rabéprazole sont mortes, dont trois présentaient un lymphome malin. Il n’y pas eu de réponse à la dose et l’incidence de ces néoplasmes n’a pas été plus élevée que ce qu’on pouvait attendre d’après les données historiques sur les témoins du centre d’étude ou d’après les données publiées (où une incidence historique de lymphome malin de 1,7 à 5,7 % et de 1,8 à 8 % a été rapportée chez les souris C57B1/6 p53 (+/-) mâles et femelles, respectivement). On a observé la réponse tumorale attendue dans le groupe témoin positif, c’est-à-dire le développement de carcinomes essentiellement transitionnels dans la vessie, validant ainsi l’étude. L’étude était valide pour déceler le potentiel cancérogène.
Génotoxicité
Le rabéprazole ne s’est pas révélé génotoxique dans le test des aberrations chromosomiques in vitro dans les cellules CHL/IU, le test du micronoyau in vivo chez la souris ou les tests in vivo/ex vivo et in vitro sur la synthèse non programmée d’ADN dans les hépatocytes de rat. Test de mutation génique directe CHO/HGPRT
Il n’y a pas eu de signes de mutation induite par le rabéprazole aux concentrations comprises entre 10 et 40 mcg/ml dans le test avec activation métabolique. Une faible réponse mutagène a été observée aux concentrations de 90 à 110 mcg/ml en l’absence d’un système d’activation métabolique, mais cette réponse n’était pas reproductible. Le traitement par l’EMS ou le 3MC a donné lieu à la production de mutants HGPRT. On a conclu que le rabéprazole n’est pas mutagène pour les cellules ovariennes de hamster chinois HGPRT+.
Tests d’Ames
Des résultats positifs et négatifs ont été observés. Les résultats positifs ont été obtenus avec le métabolite M6 (acide carboxylique) du rabéprazole; ils ont été attribués à la présence de contaminants provenant de la colonne de chromatographie en phase inverse utilisée pour la purification du M6.
Test sur les cellules L5178Y TK de lymphome murin
Le rabéprazole a affiché une réponse négative pour l’induction de mutations dans les cellules L5178Y TK +/- en l’absence d’activation métabolique, mais une réponse positive faible aux concentrations de 25 et 30 mcg/ml avec activation métabolique.
Toxicologie pour la reproduction et le développement
À cause de la faible biodisponibilité du rabéprazole sodique oral chez le rat et le lapin (moins de 5 %), on a administré le rabéprazole par voie intraveineuse dans les études de reproduction pour maximiser l’exposition systémique. Des études sur la fertilité des mâles et des femelles (+2 générations), sur le développement embryofœtal (DEF), sur la période périnatale/postnatale (+ 2 générations) ainsi que des études visant à évaluer les effets sur l’hormone lutéinisante (LH) et la testostérone (T) ont été réalisées.
Dans l’étude sur la fertilité (0, 1, 6, 30 mg/kg), aucun effet n’a été observé sur la fécondité des mâles et des femelles, ni sur la croissance, le développement ou la performance reproductrice de la génération F1. Aux doses toxiques pour la mère (25 et 50 mg/kg) dans l’étude sur le DEF chez le rat, on a observé une ossification incomplète des pariétaux et/ou de l’occipital. Il n’y a pas eu d’autres effets sur la viabilité, le poids ou la morphologie des fœtus. Aux doses toxiques pour la mère (30 mg/kg) dans l’étude sur le DEF chez le lapin, il y a eu réduction du poids des fœtus et retard d’ossification de l’épiphyse tibiale proximale. Aucun autre effet sur la viabilité et la morphologie des fœtus n’a été relevé. L’absorption du rabéprazole a été satisfaisante chez les lapins durant la période d’organogenèse. Dans l’étude sur la période périnatale/postnatale chez le rat (0, 1, 6, 30 mg/kg), une toxicité maternelle a été notée à la dose de 30 mg/kg, mais cela n’a pas altéré la performance reproductrice générale ni l’allaitement par les mères. On n’a pas observé d’effets sur le développement fœtal, la parturition, la lactation, la croissance postnatale ou le développement de la progéniture ni sur la performance reproductrice des descendants dans cette étude.
La formation de tumeurs des cellules interstitielles du testicule (cellules de Leydig) provoquée par le lansoprazole chez le rat est liée à un déséquilibre de la régulation de l’hormone lutéinisante (Atkinson, 1990). Le rabéprazole ne cause pas de tumeurs des cellules de Leydig et ne perturbe pas l’équilibre LH/T.
Pharmacologie animale
Effets sur la sécrétion d’acide gastrique
Le rabéprazole sodique s’est révélé un puissant inhibiteur de la sécrétion d’acide gastrique dans des conditions basales et après stimulation par l’histamine chez le rat et le chien. Ses effets inhibiteurs sur la sécrétion d’acide gastrique ont été plus marqués dans des conditions hyperacides qu’à l’état basal. Les DE50 du rabéprazole sodique pour l’activité antisécrétoire sont résumées au Tableau 22 ci-dessous.
Tableau 22 : DE50 du rabéprazole sodique pour l’action antisécrétoire.
| Espèce | Modèle | Sécrétion acide | DE50 (mg/kg) |
| Rat | Ligature du pylore | Basale | 3,4 |
| Rat | Ligature du pylore | Basale | ≈ 3 |
| Rat | Ligature du pylore | Stimulée par l’histamine | ≈ 1 |
| Rat | Fistule gastrique aiguë | Stimulée par l’histamine | ≈ 1,4 |
| Chien | Fistule gastrique chronique | Stimulée par l’histamine | 0,06 |
Effet inhibiteur des métabolites du rabéprazole sodique sur la sécrétion d’acide gastrique
Les métabolites déméthylé (M3) et thioéther (M1) du rabéprazole sodique ont exercé un effet inhibiteur sur la sécrétion d’acide gastrique stimulée par l’histamine chez les chiens portant une fistule gastrique à demeure, mais cette activité était moindre que celle du rabéprazole sodique.
Une série d’études ont été effectuées en vue de déterminer les effets du rabéprazole sodique sur l’activité de l’enzyme H+, K+ -ATPase.
On a étudié les mécanismes de normalisation de la sécrétion d’acide gastrique suivant l’inhibition irréversible de la pompe à protons (H+, K+ -ATPase) par le rabéprazole sodique à l’aide de trois modèles expérimentaux. On a postulé que la nouvelle synthèse d’ H+, K+ -ATPase et la dissociation du complexe inhibiteur de l’enzyme grâce au glutathion extracellulaire endogène contribueraient à renverser l’activité antisécrétoire chez le chien.
Durée de l’effet antisécrétoire
Chez des chiens conscients portant une fistule gastrique à demeure, on a administré une seule dose intraduodénale (i.d.) de rabéprazole sodique ou d’oméprazole, après stimulation par l’histamine ou la pentagastrine, avec une période d’observation de 24 heures; la durée de l’action antisécrétoire a semblé être fonction de la dose et a été plus longue avec l’oméprazole qu’avec le rabéprazole sodique. L’effet inhibiteur sur la sécrétion d’acide gastrique n’a pas été cumulatif quand l’un ou l’autre des médicaments a été utilisé, et l’effet médicamenteux, d’après les taux plasmatiques de gastrine, n’était pas décelable trois jours après l’arrêt du traitement par le rabéprazole sodique.
Effets anti-ulcéreux
Le rabéprazole sodique a exercé des effets anti-ulcéreux marqués dans plusieurs modèles d’ulcérogenèse : ulcères provoqués par un mélange HCl-éthanol, ulcères de stress de contrainte par immersion dans l’eau, ulcères de stress de contrainte par exposition au froid, ulcères duodénaux provoqués par la cystéamine, ulcères provoqués par l’acide acétique et ulcères de Shay chez le rat. Les DE50 disponibles pour l’activité anti-ulcéreuse du rabéprazole sodique sont présentées au tableau 23.
Tableau 23 : DE50 du rabéprazole sodique pour l’effet anti-ulcéreux.
| Espèce | Modèle d’ulcérogenèse | DE50 (mg/kg) |
| Rat | Mélange HCl-éthanol | ≈ 17 |
| Rat | Stress (immersion dans l’eau) | ≈ 3,9 |
| Rat | Stress (exposition au froid) | ≈ 3,5 |
La puissance de l’inhibition de la sécrétion acide par le rabéprazole sodique a été semblable dans tous les modèles sauf celui de l’ulcère sévère induit par le mélange acide chlorhydrique-éthanol.
Le rabéprazole sodique n’a pas inhibé la cicatrisation des lésions ni la régénération du collagène dans les ulcères provoqués par le mélange éthanol-HCl chez le rat, tandis que des antagonistes des récepteurs H2 de l’histamine (cimétidine et famotidine) ont eu une action inhibitrice sur la cicatrisation des lésions et la synthèse de collagène.
Effets sur les cellules semblables aux entérochromaffines (cellules ECL)
L’augmentation de la concentration sérique de gastrine qu’entraîne la prise d’agents antisécrétoires stimule la prolifération des cellules ECL, ce qui, avec le temps, peut causer une hyperplasie de ces cellules chez les rats et les souris de laboratoire, et des carcinoïdes gastriques chez les rats de laboratoire. Chez des rats exposés à vie à des doses de rabéprazole atteignant 120 mg/kg/jour (60 fois l’exposition en fonction de la surface corporelle [mg/m2] des sujets prenant la dose recommandée de 20 mg/jour [12,3 mg/m2]), une hyperplasie des cellules ECL a été observée parmi les animaux des deux sexes, tandis que des carcinoïdes gastriques sont apparus uniquement chez les femelles Sprague-Dawley. On a observé une hyperplasie des cellules ECL à la fois chez des rats et des souris mâles et femelles exposés au rabéprazole.
Études de motilité gastro-intestinale
Le rabéprazole sodique n’a pas modifié de façon significative la vidange gastrique ni le temps de transit intestinal chez les souris aux doses de 1, 3, 10 ou 30 mg/kg. Aucun effet évident ni significatif sur la motilité gastrique et duodénale n’a été observé après l’administration i.d de rabéprazole sodique à raison de 50 mg/kg. Le rabéprazole sodique a réduit la motilité gastrique pendant 40 à 60 minutes à la dose de 100 mg/kg i.d. et pendant 90 minutes à la dose de 200 mg/kg i.d. Il n’a pas exercé d’effet significatif sur la sécrétion biliopancréatique des rats anesthésiés.
Pharmacocinétique – Études non cliniques
Absorption et pharmacocinétique
Le rabéprazole sodique est instable en milieu acide et subit une décomposition pH-dépendante particulièrement rapide lorsque le pH est < 4-5. Quand il est administré par voie orale dans une solution non tamponnée, il est rapidement absorbé par les souris, les rats, les lapins et les chiens, mais sa biodisponibilité est faible au pH gastrique. La protection contre l’acide gastrique par administration orale dans un tampon de bicarbonate de sodium (rongeurs et chiens), par prétraitement avec une solution aqueuse de bicarbonate de sodium (rats, chiens), par restriction de l’apport alimentaire (rats, chiens) ou par administration dans le duodénum de façon directe (rats) ou indirecte sous forme de comprimés entérosolubles (chiens, études au long cours) a augmenté la biodisponibilité du rabéprazole sodique. Par contre, le prétraitement par la pentagastrine i.m., qui stimule la sécrétion d’acide gastrique, a réduit significativement la Cmax et l’ASC du rabéprazole sodique oral chez le chien.
Aspects pharmacocinétiques stéréochimiques
Les énantiomères R(+) et S(-) du rabéprazole sodique ont affiché des différences pharmacocinétiques de nature stéréochimique quand ils ont été administrés individuellement par voie orale (1,5 mg/kg, dans de l’eau) ou intraveineuse (1,5 mg/kg, dans un soluté physiologique) à des chiens beagle. Les mêmes différences ont été observées après la coadministration des deux énantiomères sous forme de racémate par voie orale et IV (3 mg/kg). Malgré un volume apparent de distribution similaire, la clairance totale du R(+) –rabéprazole sodique était environ la moitié de celle du S(-) –rabéprazole sodique, et le rapport de la demi-vie plasmatique et de l’ASC entre les deux isomères optiques (R/S) après administration IV avoisinait 2,0. La demi-vie plus brève et la clairance plus élevée de l’énantiomère S(-) sont probablement dues au métabolisme plus rapide, ce qui est objectivé par des concentrations plasmatiques beaucoup plus élevées du métabolite sulfone (M2) après l’administration du S(-) rabéprazole sodique. Il y a eu peu ou pas d’interconversion entre les deux énantiomères in vivo.
Chez le rat, la coadministration des deux énantiomères du rabéprazole sodique sous forme de racémate (40 mg/kg, IV) a donné à peu près les mêmes résultats pharmacocinétiques que l’administration séparée des deux énantiomères (20 mg/kg, IV). Le rapport R/S était de 1,34 pour l’ASC, de 0,67 pour la clairance totale et de 0,62 pour le volume de distribution. Les deux énantiomères ont affiché une demi-vie plasmatique quasi équivalente, et les principaux métabolites plasmatiques étaient les molécules non chirales thioéther (M1) et déméthylthioéther (M3). Le fait que l’énantiomère S(-) ait un plus grand volume de distribution que l’énantiomère R(+) concorde avec son plus faible taux de liaison aux protéines.
Liaison aux protéines et pénétration dans les érythrocytes
On a relevé des différences entre le rabéprazole racémique et chaque énantiomère au chapitre de la liaison aux protéines plasmatiques chez l’être humain, le rat et le chien beagle in vitro. La liaison aux protéines dans le plasma humain et canin était la même pour les deux énantiomères, mais l’énantiomère S(-) était significativement moins lié aux protéines que l’énantiomère R(+) dans le plasma des rats. Ex vivo, la liaison aux protéines, après l’administration orale de rabéprazole sodique marqué au 14C, était moindre chez le chien et le rat, et avait diminué avec le temps, ce qui reflète une liaison plus faible des métabolites présents en plus grande concentration ex vivo que in vivo. In vitro, le 14C-rabéprazole a rapidement pénétré dans les érythrocytes et à un degré beaucoup plus faible dans le sang humain et canin que dans le sang des rats.
Distribution tissulaire
La distribution de la radioactivité dans les tissus a été déterminée après administration orale de 10 mg/kg de 14C-E3810 à des chiens beagle. À l’exception des glandes thyroïdes et des formations pigmentées de l’œil (corps ciliaire > iris >> corps choroïde), la radioactivité a diminué parallèlement dans les tissus et dans le plasma et était inférieure à 0,2 mcg-Eq/g au jour 28. Dans une autre étude, la distribution tissulaire a été semblable après administration orale et administration IV, et une concentration de radioactivité supérieure au taux plasmatique a persisté dans la thyroïde, la choroïde et, à un degré moindre, dans le cristallin et la rétine huit jours après l’administration. La radioactivité était deux fois plus élevée dans la muqueuse gastrique que dans le plasma 0,5 h après l’administration IV Le prétraitement par la pentagastrine a entraîné un plus haut taux de radioactivité dans la muqueuse gastrique chez le chien. Une forte radioactivité intracellulaire a été localisée dans le culot à 105 000 g d’homogénats de cellules de la muqueuse gastrique, site de liaison intracellulaire de E3810 (H+, K+ - ATPase).
Après l’administration intraduodénale de 20 mg/kg de rabéprazole marqué au 14C à des rats, la radioactivité s’est éliminée rapidement du plasma et des tissus, sauf dans les hémocytes, la thyroïde, la rate, les surrénales et le foie, où elle était encore supérieure au taux plasmatique neuf jours plus tard.
Le profil de distribution tissulaire des métabolites du rabéprazole a été étudié par l’administration intraduodénale de 14C-rabéprazole à 20 mg/kg à des rats mâles. Les métabolites M5 et M6 (analogues de l’acide mercapturique et de l’acide carboxylique) étaient les principaux métabolites dans tous les tissus sauf dans l’estomac, où le métabolite M1 (thioéther de E3810) prédominait.
Une heure après l’administration IV d’une dose de 5 mg/kg de 14C-rabéprazole à des rats Sprague-Dawley, le taux le plus élevé de 14C a été détecté dans la muqueuse gastrique puis, par ordre décroissant, dans l’estomac glandulaire, les reins, la vessie, le foie, les hémocytes, l’intestin grêle et la thyroïde. La concentration la plus élevée après 168 heures a été retrouvée dans les hémocytes.
La distribution tissulaire de la radioactivité, la cinétique d’élimination et le profil métabolique de 14C-E3810 étaient semblables après l’administration i.d. d’une dose unique de 20 mg/kg et l’administration orale de doses multiples de 10 mg/kg/jour pendant 14 jours.
Suivant l’administration orale d’une dose unique de 20 mg/kg de 14C-rabéprazole à des rates gravides aux jours 12 et 19 de la gestation, les plus fortes concentrations de radioactivité dans les tissus maternels (tube digestif exclu) ont été détectées dans le foie et les reins. Au bout de 24 heures, le taux de radioactivité avait baissé dans tous les tissus, sauf dans l’estomac et la thyroïde. L’accumulation de 14C-rabéprazole dans les tissus fœtaux était négligeable (0,01 à 1,16 % de la dose administrée) après l’administration de 14C-rabéprazole à des rates gravides aux jours 12 et 19 de la gestation. Des taux significatifs de radioactivité (deux à sept fois plus élevés que les taux sanguins) ont été observés dans le lait (prélevé de l’estomac des nouveau-nés) après l’administration orale de 14C-rabéprazole aux femelles en lactation le quatorzième jour après la parturition.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. PrPARIET®, comprimés entérosolubles, 10 mg et 20 mg, numéro de contrôle de la présentation : 261225, Monographie de produit, Janssen Inc. (8 août 2022)