


Monographie de produit - Saphnelo
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.1 Considérations posologiques | 2026-03 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-03 |
| 4 Posologie et administration, 4.4 Administration | 2026-03 |
| 4 Posologie et administration, 4.5 Dose oubliée | 2026-03 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications .......................................................................................................................... 4
1.1 Pédiatrie 4 1.2 Gériatrie 4 2 Contre-indications ............................................................................................................. 4
4 Posologie et administration .............................................................................................. 4
4.1 Considérations posologiques 4 4.2 Posologie recommandée et ajustement posologique 5 4.3 Reconstitution 5 4.4 Administration 6 4.5 Dose oubliée 7 5 Surdose .............................................................................................................................. 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement .......................... 8
7 Mises en garde et précautions .......................................................................................... 9
Généralités 9 Cancérogenèse et génotoxicité 9 Système immunitaire 10 Santé reproductive 10 Sensibilité et résistance 10 7.1 Populations particulières 11 7.1.1 Grossesse..........................................................................................................11 7.1.2 Allaitement .........................................................................................................11 7.1.3 Enfants et adolescents .......................................................................................11 7.1.4 Personnes âgées ...............................................................................................11 8 Effets indésirables ........................................................................................................... 12
8.1 Aperçu des effets indésirables 12 8.2 Effets indésirables observés au cours des études cliniques 12 8.3 Effets indésirables peu fréquents observés au cours des études cliniques 16 8.5 Effets indésirables observés après la commercialisation 17 9 Interactions médicamenteuses ....................................................................................... 17
9.3 Interactions médicament-comportement 17 9.4 Interactions médicament-médicament 17 9.5 Interactions médicament-aliment 18 9.6 Interactions médicament-plante médicinale 18 9.7 Interactions médicament-examens de laboratoire 18 10 Pharmacologie clinique ................................................................................................... 18
10.1 Mode d’action 18 10.2 Pharmacodynamie 18 10.3 Pharmacocinétique 19 10.4 Immunogénicité 21 11 Conservation, stabilité et mise au rebut ........................................................................ 21
12 Instructions particulières de manipulation du produit .................................................. 22
Partie 2 : Renseignements scientifiques ............................................................................... 23
13 Renseignements pharmaceutiques ................................................................................ 23
14 Études cliniques .............................................................................................................. 24
14.1 Études cliniques par indication 24 Lupus érythémateux disséminé (LED) – Administration intraveineuse 24 Lupus érythémateux disséminé (LED) – Administration sous-cutanée 32 16 Toxicologie non clinique ................................................................................................. 35
Renseignements destinés aux patient·e·s – Voie intraveineuse ......................................... 36
Renseignements destinés aux patient·e·s – Voie sous-cutanée ......................................... 41
Mode d’emploi – Auto-injecteur ............................................................................................. 46
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
SAPHNELO (anifrolumab pour injection, anifrolumab injectable) est indiqué en appoint au traitement de référence pour :
le traitement des patients adultes atteints du lupus érythémateux disséminé (LED)
évolutif avec expression d’auto-anticorps.
L’innocuité et l’efficacité de SAPHNELO n’ont pas été évaluées chez les patients atteints de néphrite lupique grave et évolutive ou d’un lupus avec atteinte grave et évolutive du système nerveux central. L’emploi de SAPHNELO n’est pas recommandé dans de tels cas.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Des différences sur le plan de l’innocuité ou de l’efficacité entre les patients âgés de 65 ans et plus et les patients plus jeunes qui ont reçu l’anifrolumab dans les essais cliniques n’ont pas été établies en raison de la participation limitée des patients âgés. Voir 7.1 Populations particulières.
2 Contre-indications
SAPHNELO est contre-indiqué chez les patients ayant une hypersensibilité à ce médicament ou à l’un des ingrédients de sa préparation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
Si les directives sont spécifiques à la perfusion intraveineuse ou à l’injection sous-cutanée, la voie d’administration sera indiquée sous chaque en-tête.
4.1 Considérations posologiques
SAPHNELO peut être administré par perfusion intraveineuse ou par injection sous-cutanée.
La solution de SAPHNELO pour perfusion intraveineuse dans une fiole à usage unique
(300 mg d’anifrolumab/2 mL) doit être reconstituée et administrée par un professionnel de la santé qualifié.
- Solution de SAPHNELO pour injection sous-cutanée dans un auto-injecteur à usage unique (120 mg d’anifrolumab/0,8 mL) : l’injection avec l’auto-injecteur peut être faite par le patient ou par son aidant après une formation adéquate sur la technique d’injection sous-cutanée. Il faut fournir une formation adéquate aux patients ou aux aidants sur la préparation et l’administration de SAPHNELO au moyen de l’auto-injecteur avant son utilisation, conformément au «Mode d’emploi – Auto-injecteur».
4.2 Posologie recommandée et ajustement posologique
Administration intraveineuse : Le schéma posologique recommandé est de 300 mg d’anifrolumab, administré par perfusion intraveineuse sur une période de 30 minutes, toutes les 4 semaines.
Administration sous-cutanée : Le schéma posologique recommandé est de 120 mg d’anifrolumab, administré par injection sous-cutanée, une fois par semaine, de préférence le même jour chaque semaine. Il est recommandé d’alterner les points d’injection pour chaque dose.
Changement de voie d’administration :
- Si le patient passe de l’administration par voie intraveineuse à l’administration par voie sous-cutanée, la première injection sous-cutanée doit être faite environ deux semaines après la dernière perfusion intraveineuse (voir 10.3 Pharmacocinétique).
- Si le patient passe de l’administration par voie sous-cutanée à l’administration par voie intraveineuse, la première perfusion intraveineuse doit être faite de trois à quatre semaines après la dernière injection sous-cutanée (voir 10.3 Pharmacocinétique).
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
Personnes âgées (≥ 65 ans) : D’après un modèle pharmacocinétique de population, aucun ajustement posologique n’est requis. Il y a toutefois peu de données cliniques chez les sujets âgés, car la population d’analyse des données de pharmacocinétique ne comprenait que 33 patients de 65 ans et plus (voir 10.3 Pharmacocinétique, Populations et pathologies particulières).
Insuffisance rénale : D’après un modèle pharmacocinétique de population, aucun ajustement posologique n’est requis. Aucune étude particulière n’a été effectuée avec SAPHNELO chez des patients atteints d’insuffisance rénale. On ne dispose d’aucune expérience chez les patients atteints d’insuffisance rénale grave ou de néphropathie terminale (voir 10.3 Pharmacocinétique, Populations et pathologies particulières).
Insuffisance hépatique : D’après un modèle pharmacocinétique de population, aucun ajustement posologique n’est requis. Aucune étude particulière n’a été effectuée chez les patients atteints d’insuffisance hépatique (voir 10.3 Pharmacocinétique, Populations et pathologies particulières).
4.3 Reconstitution
Voie intraveineuse
SAPHNELO est offert dans une fiole à usage unique. La solution pour perfusion doit être préparée et administrée par un professionnel de la santé. SAPHNELO ne contient pas d’agent de conservation; la reconstitution et la dilution du produit doivent être effectuées en utilisant une technique aseptique comme suit :
- 1. Examiner visuellement la fiole pour détecter la présence de particules ou de coloration anormale. SAPHNELO est une solution limpide à opalescente, incolore à jaune pâle. Jeter la fiole si la solution est trouble ou de couleur anormale ou si des particules sont visibles. Ne pas agiter la fiole.
- 2. Retirer et jeter 2,0 mL d’un sac à perfusion contenant 50 ou 100 mL de solution saline normale (USP).
- 3. Prélever 2,0 mL de la fiole de SAPHNELO et l’ajouter au sac à perfusion. Mélanger la solution diluée en la renversant délicatement. Ne pas agiter.
- 4.
Chaque fiole est à usage unique. Jeter toute portion inutilisée restant dans la fiole (voir 11
Conservation, stabilité et mise au rebut).
4.4 Administration
Voie intraveineuse
Les fioles de SAPHNELO sont destinées à une administration par voie intraveineuse.
Après dilution avec une solution saline normale (USP), SAPHNELO est administré par perfusion intraveineuse sur une période de 30 minutes par un professionnel de la santé dûment formé à la mise en place d’un tel traitement. Le produit ne doit pas être administré par injection intraveineuse rapide ou en bolus.
- 1. Administrer la solution de perfusion immédiatement après la préparation.
- 2.
Si la solution de perfusion n’est pas utilisée immédiatement, conserver la solution diluée de
SAPHNELO à la température ambiante (15 à 25 °C) pour un maximum de 4 heures ou au réfrigérateur (2 à 8 °C) pour un maximum de 24 heures. Ne pas congeler. Garder à l’abri de la lumière. Si la solution de perfusion a été conservée au réfrigérateur (voir 11 Conservation, stabilité et mise au rebut), la laisser atteindre la température ambiante avant l’administration.
- 3. Administrer la solution de perfusion par voie intraveineuse sur une période de 30 minutes au moyen d’une tubulure de perfusion intraveineuse munie d’un filtre intégré ou complémentaire stérile à pores de 0,2 à 15 microns et à faible liaison protéique.
- 4. Pour s’assurer que la dose complète de SAPHNELO a été administrée, rincer la tubulure de perfusion avec 25 mL de solution saline normale (USP) à la fin de la perfusion.
- 5. Ne pas administrer d’autres produits médicinaux en même temps par la même tubulure de perfusion.
- 6. Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
Les professionnels de la santé doivent être prêts à intervenir en cas de réactions d’hypersensibilité, notamment l’anaphylaxie, et les réactions liées à la perfusion. La perfusion peut être ralentie ou interrompue si le patient présente une réaction à la perfusion. En cas de réaction grave liée à la perfusion ou à une hypersensibilité (p. ex. anaphylaxie), arrêter immédiatement l’administration de SAPHNELO et instaurer un traitement approprié.
Voie sous-cutanée
L’auto-injecteur de SAPHNELO est destiné à une administration par voie sous-cutanée.
Avant l’utilisation de l’auto-injecteur, il faut fournir une formation adéquate aux patients ou aux aidants sur la préparation et l’administration de SAPHNELO, conformément au «Mode d’emploi
- Auto-injecteur», ainsi que des renseignements sur les signes et symptômes des réactions d’hypersensibilité (voir 7 Mises en garde et précautions, Sensibilité et résistance). Il est recommandé d’effectuer la première injection sous-cutanée de SAPHNELO sous la supervision d’un professionnel de la santé. L’injection de SAPHNELO peut être faite par le patient ou par son aidant après une formation sur la technique d’injection sous-cutanée.
Instructions pour la préparation et l’utilisation
L’auto-injecteur SAPHNELO est réservé à un usage unique. L’auto-injecteur ne doit PAS être utilisé pour réaliser une injection intraveineuse.
SAPHNELO pour injection sous-cutanée se présente sous la forme d’un auto-injecteur stérile à usage unique. Ne pas agiter. Ne pas congeler. Garder à l’abri de la lumière. Veuillez également consulter les «Renseignements destinés aux patient·e·s – Voie sous-cutanée» et le «Mode d’emploi – Auto-injecteur».
- 1. Avant l’administration, retirer la boîte du réfrigérateur et laisser SAPHNELO atteindre la température ambiante pendant 60 minutes.
- 2. L’auto-injecteur doit être utilisé dans les sept jours qui suivent son retrait du réfrigérateur et l’atteinte d’une température ambiante (20 à 25 °C), autrement il faut le jeter (voir 11 Conservation, stabilité et mise au rebut).
- 3. Examiner visuellement l’auto-injecteur de SAPHNELO pour détecter la présence de particules ou d’une coloration anormale. SAPHNELO est une solution limpide à opalescente, incolore à jaune pâle. Jeter l’auto-injecteur si la solution est trouble ou de couleur anormale, ou bien si des particules sont visibles.
- 4. SAPHNELO est administré par injection sous-cutanée dans la cuisse ou l’abdomen, sauf dans un rayon de 5 cm (2 po) autour du nombril. Le haut du bras peut être utilisé si l’injection est effectuée par un professionnel de la santé ou un aidant. SAPHNELO ne doit pas être injecté à un endroit où la peau est sensible, contusionnée, érythémateuse ou dure. S’il est injecté dans la même région du corps, il faut informer les patients d’utiliser un point d’injection se trouvant à au moins 3 cm du dernier point d’injection.
- 5. Informer les patients que SAPHNELO doit être administré une fois par semaine, de préférence le même jour de la semaine.
Des renseignements et des instructions supplémentaires sur la préparation et l’administration de SAPHNELO avec l’auto-injecteur sont fournis dans le «Mode d’emploi – Auto-injecteur».
Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
4.5 Dose oubliée
Perfusion intraveineuse : Si une perfusion n’a pu être effectuée au moment prévu, administrer SAPHNELO aussitôt que possible. Un intervalle minimum de 14 jours doit être maintenu entre les doses administrées par perfusion intraveineuse.
Injection sous-cutanée : Si une injection sous-cutanée est oubliée, il faut informer le patient d’administrer SAPHNELO au moyen de l’auto-injecteur dès qu’il constate son oubli. Le patient peut ensuite commencer un nouveau cycle d’administration hebdomadaire à partir du jour où la dose oubliée a été administrée ou administrer la dose au jour prévu si au moins trois jours se sont écoulés entre les injections.
5 Surdose
Au cours des essais cliniques, des doses pouvant atteindre 1000 mg ont été administrées par voie intraveineuse à des patients atteints de LED sans constater aucun signe de toxicité limitant la dose.
Il n’y a pas de traitement particulier à opposer à une surdose d’anifrolumab. En cas de surdose, il faut prodiguer des soins de soutien au patient et assurer une surveillance adéquate au besoin.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour faciliter la traçabilité des médicaments biologiques, les professionnels de la santé doivent noter le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 Formes pharmaceutiques, teneurs et composition
Voie d’administration | Forme pharmaceutique/teneur/composition | Ingrédients non médicinaux |
| Administration intraveineuse | Usage unique, fiole contenant 300 mg d’anifrolumab dans 2,0 mL de solution stérile pour perfusion | L-histidine, chlorhydrate de L-histidine monohydraté, chlorhydrate de L-lysine, polysorbate 80, tréhalose dihydraté et eau pour injection. |
| Administration sous-cutanée | Usage unique, solution stérile de 120 mg d’anifrolumab dans 0,8 mL de solution pour injection dans un auto-injecteur | L-histidine, chlorhydrate de L-histidine monohydraté, chlorhydrate de L-lysine, polysorbate 80, tréhalose dihydraté et eau pour injection. |
Description
SAPHNELO pour administration intraveineuse est offert sous forme pharmaceutique liquide, stérile et sans agent de conservation destinée à la perfusion intraveineuse après dilution.
SAPHNELO pour administration sous-cutanée est offert sous forme de solution stérile pour injection sans agent de conservation dans un auto-injecteur à usage unique.
Conditionnement
Fiole
Flacon de verre 2R transparent de type I, fermé par un bouchon élastomère recouvert de téflon et scellé par une capsule en aluminium et contenant 2,0 mL de solution. Présenté dans une boîte contenant une fiole à usage unique.
Auto-injecteur
Auto-injecteur en verre de type 1 contenant 0,8 mL de solution avec aiguille en acier inoxydable de 12,7 mm et de calibre 27, capuchon d’aiguille et butoir de piston. L’auto-injecteur comprend une seringue préremplie et un dispositif d’injection portatif et mécanique (à ressort).
7 Mises en garde et précautions
Généralités
Utilisation en concomitance avec d’autres produits biologiques
SAPHNELO n’a pas été étudié en association avec d’autres produits biologiques, notamment les traitements ciblant les lymphocytes B. Par conséquent, l’emploi de SAPHNELO en association avec d’autres produits biologiques n’est pas recommandé.
Cancérogenèse et génotoxicité
Cancer
L’effet du traitement par SAPHNELO sur l’apparition de tumeurs n’est pas connu. Comme c’est le cas avec d’autres agents immunomodulateurs, le mode d’action de SAPHNELO pourrait augmenter le risque de cancer. Aucune étude n’a été réalisée chez des patients ayant des antécédents de cancer.
Dans les essais cliniques contrôlés de 52 semaines sur l’usage intraveineux, à quelque dose que ce soit, des cancers (à l’exclusion des cancers de la peau non mélaniques) ont été observés chez 0,7 % (5/657) et 0,6 % (3/466) des patients recevant SAPHNELO et le placebo, respectivement. Des néoplasmes malins (y compris des cancers de la peau non mélaniques) ont été rapportés chez 1,2 % (8/657) des patients recevant l’anifrolumab, comparativement à 0,6 % (3/466) des patients recevant le placebo. Chez les patients traités par l’anifrolumab, le cancer du sein et le carcinome épidermoïde ont été les tumeurs malignes observées chez plus d’un patient.
Système immunitaire
Infections
SAPHNELO augmente le risque d’infections respiratoires et de zona (des cas de zona disséminé ont été observés). Des infections graves et parfois mortelles sont survenues chez des patients traités par SAPHNELO. Dans l’ensemble, la fréquence d’infections graves durant les essais cliniques contrôlés de 52 semaines sur l’usage intraveineux et sous-cutané a été semblable chez les patients sous SAPHNELO et les patients sous placebo, tandis que les infections mortelles ont été plus fréquentes chez les patients sous SAPHNELO que chez ceux qui recevaient un placebo (voir 8 Effets indésirables).
Aucune étude n’a été menée chez les patients ayant des antécédents d’immunodéficience primaire.
En raison de son mode d’action, SAPHNELO doit être utilisé avec prudence chez les patients présentant une infection chronique ou des antécédents d’infections récurrentes, ou ayant des facteurs de risque connus d’infection. Le traitement par SAPHNELO ne doit pas être instauré chez les patients atteints d’une infection active d’importance clinique tant que celle-ci n’est pas résolue ou traitée adéquatement. Les patients doivent être informés de la nécessité de consulter un médecin en cas de signes ou de symptômes évocateurs d’une infection d’importance clinique. Si un patient contracte une infection ou ne répond pas au traitement standard, il faut le surveiller de près et envisager d’interrompre le traitement par SAPHNELO jusqu’à ce que l’infection se résorbe.
Immunisation
On ne dispose d’aucune donnée sur la réponse aux vaccins vivants ou atténués. Éviter l’utilisation concomitante de vaccins vivants ou atténués chez les patients traités par SAPHNELO.
Avant de commencer le traitement par SAPHNELO, il faut envisager de terminer toutes les immunisations appropriées conformément aux lignes directrices actuelles en matière d’immunisation.
Santé reproductive
- Fertilité
Il n’existe aucune donnée sur l’effet de l’anifrolumab sur la fertilité humaine. Voir 7.1.1 Grossesse.
Au cours de l’étude de toxicité de 39 semaines ayant porté sur l’administration de doses répétées d’anifrolumab à des singes, un mâle dans chacun des groupes ayant reçu de fortes doses par voie intraveineuse et par voie sous-cutanée a présenté une altération de la spermatogenèse et/ou une dégénérescence des tubules séminifères. La possibilité d’un effet lié au médicament n’a pu être exclue (voir 16 Toxicologie non clinique).
Sensibilité et résistance
Hypersensibilité
Des réactions d’hypersensibilité graves (y compris l’anaphylaxie) et des cas d’œdème de Quincke ont été rapportés après l’administration de SAPHNELO. Un cas de réaction anaphylactique s’est produit durant le programme de développement du traitement du LED sur l’usage intraveineux après l’administration de l’anifrolumab (voir 8 Effets indésirables). Lors de
l’essai clinique sur l’usage sous-cutané, un cas d’hypersensibilité légère a mené à l’abandon du traitement par l’anifrolumab. Les patients traités par SAPHNELO doivent être informés des signes et symptômes de ce type de réactions et de l’importance d’obtenir immédiatement des soins médicaux.
SAPHNELO pour administration intraveineuse doit seulement être administré par un professionnel de la santé prêt à intervenir en cas de réactions d’hypersensibilité, notamment l’anaphylaxie, et de réactions liées à la perfusion. En cas de réaction grave liée à la perfusion ou d’hypersensibilité (p. ex. anaphylaxie), arrêter immédiatement l’administration de SAPHNELO et instaurer un traitement approprié.
7.1 Populations particulières
7.1.1 Grossesse
Les données sur l’utilisation de l’anifrolumab chez les femmes enceintes sont limitées.
Dans une étude animale sur le développement prénatal et postnatal, des macaques de Buffon femelles gravides ayant reçu de l’anifrolumab par voie intraveineuse ont présenté une fréquence accrue de perte embryofœtale par rapport aux témoins (voir 16 Toxicologie non clinique).
Les anticorps de type IgG tels que l’anifrolumab peuvent traverser la barrière placentaire. La prise de SAPHNELO n’est pas recommandée durant la grossesse ni chez les femmes en âge de procréer qui n’utilisent pas de méthodes contraceptives.
7.1.2 Allaitement
L’innocuité de SAPHNELO durant l’allaitement n’a pas été établie. On ignore si l’anifrolumab est excrété dans le lait maternel humain. L’anifrolumab a été détecté dans le lait de macaques de Buffon femelles qui recevaient 30 ou 60 mg/kg du médicament par voie intraveineuse toutes les 2 semaines (voir 16 Toxicologie non clinique).
Les risques pour le nouveau-né nourri au sein ne peuvent être exclus. Une décision s’impose, soit cesser l’allaitement, soit arrêter le traitement par SAPHNELO.
7.1.3 Enfants et adolescents
Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Sur les 952 patients atteints de LED exposés à SAPHNELO dans les essais cliniques, 3 % (n = 33) avaient 65 ans et plus. Les patients âgés de plus de 70 ans n’ont pas été inscrits à ces essais. Des différences sur le plan de l’innocuité ou de l’efficacité entre les patients âgés de 65 ans et plus et les patients plus jeunes n’ont pas été établies en raison de la participation limitée des patients âgés aux essais cliniques.
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité de SAPHNELO chez les patients adultes atteints de LED d’intensité modérée ou grave a été évaluée dans le cadre de trois essais cliniques de 52 semaines contrôlés par placebo sur l’usage intraveineux (études 1013, 05 et 04) et d’un essai clinique de 52 semaines contrôlé par placebo sur l’usage sous-cutané (étude 01). Le profil d’innocuité observé avec SAPHNELO administré par perfusion intraveineuse (300 mg toutes les 4 semaines) concordait dans l’ensemble avec celui de SAPHNELO administré par injection sous-cutanée (120 mg une fois par semaine).
Les manifestations indésirables signalées pendant le traitement par l’anifrolumab durant les trois essais cliniques sur l’usage intraveineux et l’essai clinique sur l’usage sous-cutané étaient les suivantes : infection des voies respiratoires supérieures (30,9 %), bronchite (10,2 %), réaction liée à la perfusion (9,4 %), zona (6,0 %), infection des voies respiratoires (3,0 %), hypersensibilité (2,5 %) et réaction anaphylactique (inconnu).
La manifestation indésirable grave signalée le plus fréquemment était le zona (0,4 %) (voir 7 Mises en garde et précautions, Système immunitaire).
Des manifestations indésirables ont été signalées chez 86,9 % des patients ayant reçu l’anifrolumab par voie intraveineuse et chez 79,4 % des patients du groupe placebo correspondant, ainsi que chez 85,5 % des patients ayant reçu l’anifrolumab par voie sous-cutanée et chez 78,2 % des patients du groupe placebo correspondant.
Dans les essais cliniques contrôlés de 52 semaines, les proportions de patients ayant présenté des manifestions indésirables graves lors des essais sur l’administration intraveineuse et sous-cutanée étaient respectivement de 11,8 % et 10,9 % dans les groupes sous anifrolumab, et de 16,7 % et 10,0 % dans les groupes placebos.
Les proportions de patients ayant abandonné le traitement en raison de manifestations indésirables lors des essais sur l’administration intraveineuse et sous-cutanée étaient respectivement de 4,1 % et 6,4 % dans les groupes sous anifrolumab, et de 5,2 % et 2,7 % dans les groupes placebos.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique courante et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Administration intraveineuse : L’innocuité de l’anifrolumab a été évaluée au cours d’essais cliniques contrôlés de 52 semaines (études 1013, 05 et 04) menés chez des patients atteints de LED évolutif d’intensité modérée ou grave ayant reçu 300 mg d’anifrolumab par perfusion intraveineuse toutes les 4 semaines (n = 459) ou un placebo (n = 466). L’âge moyen de la population étudiée était de 41 ans (plage : 18 à 69) et 93 % étaient des femmes, 60 % étaient de race blanche, 13 % étaient noirs/afro-américains et 10 % étaient d’origine asiatique.
Administration sous-cutanée : L’innocuité de l’anifrolumab a été évaluée dans un sous-groupe de 220 patients atteints de LED évolutif d’intensité modérée ou grave qui se sont rendus au terme d’un essai clinique contrôlé de 52 semaines (étude 01) au cours duquel ils avaient reçu 120 mg d’anifrolumab par injection sous-cutanée une fois par semaine (n = 110) ou un placebo (n = 110). L’âge moyen de la population totale étudiée était de 42 ans (plage : 18 à 70); 91 % étaient des femmes, 75 % étaient de race blanche, 9 % étaient d’origine asiatique, 9 % étaient des Amérindiens ou Autochtones de l’Alaska, et 5 % étaient noirs/afro-américains.
Les manifestations indésirables (sans égard à la relation causale) qui se sont produites à une fréquence ≥ 1 % dans le groupe SAPHNELO des trois essais cliniques sur l’usage intraveineux et à une fréquence ≥ 3 % dans le groupe SAPHNELO de l’essai clinique contrôlé sur l’usage sous-cutané chez des patients atteints de LED sont présentées au tableau 2 et au tableau 3.
Tableau 2 Manifestations indésirables survenues chez au moins 1 % des patients atteints de LED évolutif d’intensité modérée ou grave ayant reçu SAPHNELO (300 mg par perfusion intraveineuse) et à une fréquence supérieure d’au moins 1 % à celle observée chez les patients sous placebo, à la semaine 52 (étude 1013, étude 05 et étude 04)
Classification par système et organe / Terme privilégié | SAPHNELO (300 mg par perfusion intraveineuse) n = 459 (%) | Placebo n = 466 (%) |
| Troubles gastro-intestinaux | ||
| Vomissements | 18 (3,9 %) | 12 (2,6 %) |
| Troubles généraux et anomalies au site d’administration | ||
| Œdème périphérique | 10 (2,2 %) | 4 (0,9 %) |
| Douleur thoracique | 8 (1,7 %) | 1 (0,2 %) |
| Troubles du système immunitaire | ||
| Hypersensibilité | 13 (2,8 %) | 3 (0,6 %) |
| Infections et infestations | ||
| Pharyngitea | 89 (19,4 %) | 56 (12,0 %) |
| Infection des voies respiratoiresb | 84 (18,3 %) | 47 (10,1 %) |
| Bronchite | 45 (9,8 %) | 20 (4,3 %) |
| Zona | 28 (6,1 %) | 6 (1,3 %) |
| Herpès buccal | 17 (3,7%) | 12 (2,6 %) |
| Lésions, intoxications et complications liées aux interventions | ||
| Réaction liée à la perfusion* | 43 (9,4 %) | 33 (7,1 %) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 22 (4,8 %) | 9 (1,9 %) |
| Douleur aux extrémités | 11 (2,4 %) | 3 (0,6 %) |
| Troubles psychiatriques | ||
Classification par système et organe / Terme privilégié | SAPHNELO (300 mg par perfusion intraveineuse) n = 459 (%) | Placebo n = 466 (%) |
| Dépression | 13 (2,8 %) | 8 (1,7 %) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 23 (5,0 %) | 15 (3,2 %) |
Tous les patients ont reçu un traitement standard.
a Pharyngite : rhinopharyngite, pharyngite
b Infection des voies respiratoires : infection des voies respiratoires supérieures, infection des voies respiratoires
Tableau 3 Manifestations indésirables survenues chez au moins 3 % des patients atteints de LED évolutif d’intensité modérée ou grave ayant reçu SAPHNELO (120 mg par injection sous-cutanée) et à une fréquence supérieure d’au moins 1 % à celle observée chez les patients sous placebo, à la semaine 52 (étude 01)
Classification par système et organe / Terme privilégié | SAPHNELO (120 mg par injection sous- cutanée) n = 110 (%) | Placebo n = 110 (%) |
| Troubles gastro-intestinaux | ||
| Diarrhée | 7 (6,4 %) | 1 (0,9 %) |
| Troubles généraux et anomalies au site d’administration | ||
| Réaction au point d’injection | 9 (8,2 %) | 3 (2,7 %) |
| Prurit au point d’injection | 4 (3,6 %) | 1 (0,9 %) |
| Infections et infestations | ||
| COVID-19 | 15 (13,6 %) | 11 (10,0 %) |
| Infection des voies respiratoires supérieures | 11 (10,0 %) | 8 (7,3 %) |
| Zona | 6 (5,5 %) | 2 (1,8 %) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 4 (3,6 %) | 1 (0,9 %) |
| Troubles du système nerveux | ||
| Étourdissements | 5 (4,5 %) | 2 (1,8 %) |
Tous les patients ont reçu un traitement standard.
Innocuité à long terme
Administration par voie intraveineuse : Les patients qui ont terminé les études 05 et 04 (essais de phase III initiaux) jusqu’à la semaine 52 étaient admissibles à poursuivre leur traitement dans le cadre d’une étude de prolongation de longue durée à répartition aléatoire, à double insu et contrôlée par placebo de 3 ans (étude 09). L’innocuité à long terme de SAPHNELO a été évaluée chez 257 patients ayant reçu 300 mg d’anifrolumab par perfusion intraveineuse toutes les 4 semaines comparativement à 112 patients ayant reçu un placebo au cours des essais cliniques initiaux et de l’étude de prolongation de longue durée. Parmi ceux-ci, 177 patients ayant reçu SAPHNELO (68,9 %) et 52 patients ayant reçu le placebo (46,4 %) sont demeurés sous traitement pendant 4 ans. Dans l’ensemble, le profil d’innocuité à long terme de l’anifrolumab concorde avec celui établi au cours des essais de 52 semaines.
Hypersensibilité
Il y a eu un cas de réaction anaphylactique chez un patient qui a reçu 150 mg d’anifrolumab et quatre cas d’œdème de Quincke chez des patients qui ont reçu 300 mg d’anifrolumab durant le programme de développement du traitement du LED par voie intraveineuse (voir 7 Mises en garde et précautions).
Dans les essais cliniques contrôlés de 52 semaines sur l’usage intraveineux et sous-cutané, des réactions d’hypersensibilité se sont produites chez 2,6 % (15/569) des patients traités par SAPHNELO et 0,5 % (3/576) des patients sous placebo. Durant ces essais cliniques, des cas d’hypersensibilité graves (y compris des cas d’œdème de Quincke) ont été rapportés chez 0,5 % (3/569) des patients qui recevaient l’anifrolumab.
Dans l’ensemble, ces réactions d’hypersensibilité ont été pour la plupart d’intensité légère ou modérée et n’ont pas entraîné l’arrêt du traitement par l’anifrolumab.
Réactions liées à la perfusion/à l’injection
Perfusion intraveineuse : Les réactions liées à la perfusion ont été d’intensité légère ou modérée; les symptômes les plus fréquents ont été les suivants : céphalées, nausées, vomissements, fatigue et étourdissements. La plupart des réactions se sont produites au cours des 24 premières semaines de traitement.
Dans les essais cliniques contrôlés de 52 semaines sur l’usage intraveineux, la fréquence des réactions liées à la perfusion a été de 9,4 % (43/459) chez les patients traités par SAPHNELO et 7,1 % (33/466) chez les patients sous placebo.
Injection sous-cutanée : Les réactions liées au site d’injection ont été d’intensité légère ou modérée et ont été passagères. La plupart des réactions sont apparues dans les 12 premières semaines du traitement, dans chacun des groupes. Les patients traités par SAPHNELO ont signalé entre autres les réactions suivantes : douleur, érythème, ecchymose, chaleur, prurit et hémorragie.
Dans les essais cliniques contrôlés de 52 semaines sur l’usage sous-cutané, la fréquence de toutes les réactions liées au site d’injection chez les patients traités par SAPHNELO a été de 17,3 % (19/110) comparativement à 20,0 % (22/110) chez les patients sous placebo.
Infections
Dans les essais cliniques contrôlés de 52 semaines sur l’usage intraveineux et sous-cutané, des infections ont été signalées chez 69.1 % (393/569) des patients traités par SAPHNELO comparativement à 56.1 % (323/576) des patients sous placebo.
Dans les essais cliniques contrôlés sur l’usage intraveineux et sous-cutané, la fréquence d’infections graves durant le traitement a été de 5,1 % (29/569) chez les patients sous SAPHNELO comparativement à 5,6 % (32/576) chez les patients sous placebo. L’infection grave la plus fréquente a été la pneumonie.
Dans les essais cliniques contrôlés sur l’usage intraveineux, des infections mortelles sont survenues chez 0,4 % des patients qui ont reçu SAPHNELO et 0,2 % des patients sous placebo (voir 7 Mises en garde et précautions).
Zona
Les infections par l’herpès zoster (zona) ont été principalement des éruptions cutanées localisées, d’intensité légère ou modérée et se sont résorbées sans arrêter le traitement par l’anifrolumab.
Dans les essais cliniques contrôlés de 52 semaines sur l’usage intraveineux et sous-cutané, la fréquence de zona durant le traitement a été de 6,0 % (34/569) chez les patients sous SAPHNELO et de 1,4 % (8/576) chez les patients sous placebo. Des 34 patients atteints de zona qui ont été traités par SAPHNELO au cours des essais sur l’administration intraveineuse et sur l’administration sous-cutanée, 2 ont présenté une maladie disséminée qui a nécessité une hospitalisation comparativement à aucun des patients du groupe placebo (voir 7 Mises en garde et précautions).
Le taux d’incidence de zona a été le plus élevé durant la première année de traitement (essais cliniques contrôlés de 52 semaines sur l’usage intraveineux). Par la suite, durant l’étude de prolongation de longue durée, le taux d’incidence de zona chez les patients qui ont continué le traitement par SAPHNELO a diminué au fil du temps.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les manifestations indésirables survenues plus souvent dans les groupes traités par l’anifrolumab que dans les groupes placebos et signalés à une fréquence < 1 % et ≥ 0,5 % chez les patients ayant reçu SAPHNELO à 300 mg par voie intraveineuse (étude 1013, étude 05 et étude 04) ou à une fréquence < 3 % et chez au moins deux patients ayant reçu SAPHNELO à 120 mg par voie sous-cutanée (étude 01) sont résumées ci-dessous.
Troubles oculaires : vision trouble, chalazion.
Troubles gastro-intestinaux : intoxication alimentaire, hémorragie hémorroïdaire, hémorroïdes, caries dentaires, gastrite.
Troubles généraux et anomalies au site d’administration : asthénie, malaise, chaleur au point d’injection, hémorragie au point d’injection.
Trouble du système immunitaire : hypersensibilité, hypersensibilité médicamenteuse.
Infections et infestations : abcès à un membre, appendicite, candidose, infection de l’oreille, tuberculose latente, otite externe, otite moyenne, pityriasis versicolor, pharyngite virale, infection des voies respiratoires, cystite, otite moyenne aiguë, infection virale, vulvovaginite, infection virale des voies respiratoires supérieures, pneumonie, dengue, infection virale des voies respiratoires.
Lésions, intoxications et complications liées aux interventions : morsure d’animal, rupture ligamentaire, lésion méniscale, lacération cutanée, morsure d’arthropode. Examens : hausse de la tension artérielle.
Troubles métaboliques et nutritionnels : diabète, hyperglycémie, hypercholestérolémie, hypertriglycéridémie.
Troubles musculosquelettiques et du tissu conjonctif : costochondrite, protrusion d’un disque intervertébral, douleur au cou, fibromyalgie, myalgie, arthrose rachidienne. Tumeurs bénignes, malignes et non précisées (dont les kystes et les polypes) : papillome cutané.
Troubles du système nerveux : syndrome du tunnel carpien, syndrome cervicobrachial, hypoesthésie, névralgie post-zostérienne, syndrome des jambes sans repos, somnolence. Troubles rénaux et urinaires : colique néphrétique, rétention urinaire.
Troubles de l’appareil reproducteur et des seins : kyste ovarien.
Troubles respiratoires, thoraciques et médiastinaux : épanchement pleural, toux productive, catarrhe, rhinorrhée.
Troubles de la peau et du tissu sous-cutané : acné, dermatite allergique, eczéma, ongle incarné.
Troubles vasculaires : hématome.
8.5 Effets indésirables observés après la commercialisation
Les manifestations indésirables suivantes ont été signalées après l’homologation de SAPHNELO. Il n’est généralement pas possible de quantifier la fréquence de ces manifestations de manière fiable parce qu’elles ont été signalées spontanément chez une population de taille incertaine. Pour cette raison, la fréquence des manifestations indésirables est inconnue (non estimable à partir des données disponibles).
Troubles musculosquelettiques et du tissu conjonctif : arthralgie
9 Interactions médicamenteuses
9.3 Interactions médicament-comportement
On n’a pas établi d’interactions avec le comportement.
9.4 Interactions médicament-médicament
Aucune étude officielle n’a été menée sur les interactions médicamenteuses avec SAPHNELO.
Dans les essais cliniques contrôlés sur le traitement du LED, l’anifrolumab a été administré en même temps que les traitements standard, y compris des corticostéroïdes oraux, des antipaludiques, des immunosuppresseurs (azathioprine, méthotrexate, mycophénolate mofétil, acide mycophénolique et mizoribine), des AINS, des inhibiteurs de l’ECA et des inhibiteurs de l’HMG-CoA réductase. Dans une analyse pharmacocinétique de population des essais de phase III, l’administration concomitante de ces médicaments n’a pas eu d’effet important sur la pharmacocinétique de l’anifrolumab. L’effet de l’anifrolumab sur la pharmacocinétique de ces médicaments n’a pas été évalué.
9.5 Interactions médicament-aliment
On n’a pas établi d’interactions avec les aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas établi d’interactions avec les produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
On n’a pas établi d’interactions avec les examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
L’anifrolumab est un anticorps monoclonal de type immunoglobuline G1 kappa humain qui se fixe à la sous-unité 1 du récepteur de l’interféron de type I (IFNAR1) avec une grande spécificité et une grande affinité. Cette liaison inhibe la signalisation IFN de type I, bloquant ainsi l’activité biologique des IFN de type I. L’anifrolumab provoque également l’internalisation de l’IFNAR1, ce qui réduit la quantité d’IFNAR1 disponible à la surface des cellules pour l’assemblage du récepteur. Le blocage de la signalisation IFN de type I par l’intermédiaire du récepteur inhibe l’expression génique sensible à l’IFN ainsi que les processus inflammatoires et immunologiques en aval.
Les IFN de type I jouent un rôle important dans la pathogenèse du LED. La plupart des patients adultes atteints de LED (de 60 à 80 %) expriment des niveaux élevés de gènes inductibles par l’IFN de type I qui sont associés à une activité et à une sévérité accrues de la maladie.
10.2 Pharmacodynamie
Administration intraveineuse
Chez les patients adultes atteints de LED, l’administration d’anifrolumab à des doses ≥ 300 mg par perfusion intraveineuse toutes les 4 semaines a produit une neutralisation constante (≥ 80 %) d’une signature pharmacodynamique de l’interféron de type I de 21 gènes dans le sang. Cette inhibition est survenue dès la 4e semaine après le début du traitement et s’est maintenue au cours de la période de traitement de 52 semaines.
Après l’arrêt de l’anifrolumab, à la fin de la période de traitement de 52 semaines, dans les essais cliniques sur le LED, la signature pharmacodynamique de l’INF de type I dans les échantillons de sang est revenue aux valeurs initiales en 8 à 12 semaines.
Dans les essais de phase III chez des patients atteints de LED ayant des anticorps anti-ADN double brin (ADNdb) au départ, le traitement par l’anifrolumab à 300 mg a procuré des réductions numériques de ces anticorps à la semaine 52. Chez les patients qui présentaient de faibles taux des fractions C3 et C4 du complément, le traitement par l’anifrolumab jusqu’à la semaine 52 a entraîné une augmentation de ces taux.
Électrophysiologie cardiaque
| Dans le cadre des études contrôlées de phase III, aucun patient atteint de LED évolutif | |||
| d’intensité modérée ou grave ayant reçu 300 mg de SAPHNELO toutes les 4 semaines pendant | |||
| 52 semaines (N = 360) n’a présenté un intervalle QTc > 500 ms ou une augmentation de | |||
| l’intervalle QTc > 60 ms par rapport à la valeur initiale. | |||
Administration sous-cutanée
Dans l’étude sur l’usage sous-cutané menée chez des patients atteints de LED, le traitement par l’anifrolumab à 120 mg une fois par semaine a produit une neutralisation de la signature génique de l’interféron semblable à celle observée dans les essais cliniques sur l’anifrolumab administré par intraveineuse à raison de 300 mg toutes les quatre semaines.
10.3 Pharmacocinétique
La pharmacocinétique de l’anifrolumab a été étudiée chez des patients adultes atteints de LED après l’administration par voie intraveineuse de doses allant de 100 à 1000 mg une fois toutes les 4 semaines, après l’administration sous-cutanée de doses de 120 mg une fois par semaine, et chez des volontaires sains après l’administration d’une seule dose par voie intraveineuse ou sous-cutanée. En accord avec le modèle d’élimination spécifique liée à la cible (target-mediated drug disposition), l’anifrolumab présente une pharmacocinétique non linéaire entre 100 mg et 1000 mg se traduisant par des augmentations plus que proportionnelles à la dose de l’exposition mesurée par le Cmin et l’ASC et des augmentations proportionnelles à la dose de l’exposition mesurées par le Cmax.
Selon le modèle pharmacocinétique de population, le délai pour atteindre l’état d’équilibre a été estimé à environ 112 jours, tant pour l’administration par voie intraveineuse que par voie sous-cutanée.
Après l’administration de 300 mg par voie intraveineuse toutes les quatre semaines, les coefficients d’accumulation de la Cmax et de la Cmin étaient respectivement de 1,11 et 2,37. Après l’administration de 120 mg par voie sous-cutanée une fois par semaine, les coefficients d’accumulation de la Cmax et de la Cmin étaient tous deux de 1,85.
Tableau 4 Paramètres pharmacocinétiques de la population après l’administration d’anifrolumab à 300 mg par voie intraveineuse toutes les 4 semaines et à 120 mg par voie sous-cutanée une fois par semaine pendant 1 an
Paramètre pharmacocinétiquea | Anifrolumab à 300 mg par voie intraveineuse, toutes les 4 semaines, pendant 1 an | Anifrolumab à 120 mg par voie sous-cutanée, une fois par semaine, pendant 1 an |
| Cmax, µg/mLb | 108,5 | 63,7 |
| ASCτ, µg*jour/mL | 17 110 | 19 990 |
| Cmin, µg/mLb | 17 | 54 |
| CL, L/jourc | 0,146 | |
| Vd central, Lc | 3,46 | |
| Vd périphérique, Lc | 1,70 | |
a Les données correspondent à celles d’un patient typique, soit une femme de race blanche de 68 kg et présentant au départ un résultat au test de signature génique de l’interféron de type 1 à 4 gènes, un taux d’albumine de 4,1 g/dL et une clairance de la créatinine de 113 mL/min. b Les valeurs de la Cmax et de la Cmin sont à l’état d’équilibre.
c La CL, le Vd central et le Vd périphérique ont été considérés comme étant équivalents pour la préparation pour administration intraveineuse et pour la préparation pour administration sous-cutanée dans le modèle pharmacocinétique de population.
ASCτ : aire sous la courbe de la concentration en fonction du temps pendant 1 an; Cmax : concentration maximale observée; Cmin : concentration sérique minimale; CL : clairance; Vd : volume de distribution; i.v. : intraveineuse.
Absorption : Après l’administration par voie intraveineuse, la biodisponibilité de l’anifrolumab était d’environ 73 %.
Distribution : D’après les résultats de l’analyse pharmacocinétique de population, les volumes de distribution central et périphérique estimés de l’anifrolumab étaient respectivement de 3,46 L et de 1,70 L pour un patient typique.
Métabolisme : L’anifrolumab est une protéine et, par conséquent, aucune étude portant spécifiquement sur son métabolisme n’a été effectuée.
L’anifrolumab est éliminé par l’entremise de sa cible, l’IFNAR, et le système réticulo-endothélial où l’anifrolumab devrait être dégradé en petits peptides et en acides aminés par les enzymes protéolytiques qui se trouvent partout dans l’organisme.
Élimination : La cinétique d’élimination de l’anifrolumab est non linéaire en raison de son élimination par l’entremise de l’IFNAR1.
D’après un modèle pharmacocinétique de population, la clairance générale typique estimée était de 0,146 L/jour. Des observations à long terme ont montré que la clairance de l'anifrolumab était demeurée stable de la 2e à la 4e année de traitement.
Populations et pathologies particulières
D’après l’analyse pharmacocinétique de population, il n’y avait pas de différence cliniquement importante dans la clairance générale selon l’âge, la race, l’origine ethnique, la région, le sexe, l’expression des IFN ou le poids corporel, qui nécessite un ajustement posologique.
- Personnes âgées (≥ 65 ans) : D’après les résultats de l’analyse pharmacocinétique de population, l’âge (plage de 18 à 70 ans) est sans effet sur la clairance de l’anifrolumab. Il y a peu de renseignements pharmacocinétiques concernant cette population, car seuls 33 (3 %) patients âgés de 65 ans et plus ont été inclus dans l’analyse pharmacocinétique de population.
Insuffisance hépatique : Aucune étude clinique particulière n’a été menée en vue d’évaluer l’effet d’une atteinte hépatique sur l’anifrolumab.
D’après les résultats d’analyses pharmacocinétiques de population, les biomarqueurs de la fonction hépatique (ALAT et ASAT ≤ 2,0 × LSN, et bilirubine totale) au départ n’ont aucun effet cliniquement pertinent sur la clairance de l’anifrolumab.
Insuffisance rénale : Aucune étude clinique particulière n’a été menée en vue d’évaluer l’effet d’une atteinte rénale sur l’anifrolumab. D’après les résultats d’analyses pharmacocinétiques de population, la clairance de l’anifrolumab était comparable chez les patients atteints de LED présentant une insuffisance rénale légère (TFGe de 60 à 89 mL/min/1,73 m2) ou modérée (TFGe de 30 à 59 mL/min/1,73 m2) et chez ceux dont la fonction rénale était normale (TFGe ≥ 90 mL/min/1,73 m2). Les patients atteints de LED et d’une insuffisance rénale grave ou d’une néphropathie terminale
(TFGe < 30 mL/min/1,73 m2) ont été exclus des essais cliniques.
Les patients dont le rapport protéines/créatinine urinaire (RPCU) était > 2 mg/mg ont été exclus des essais cliniques. D’après les résultats d’analyses pharmacocinétiques de population, une augmentation du RPCU n’a pas d’effet important sur la clairance de l’anifrolumab.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité du test. De plus, l’incidence observée de positivité des anticorps (notamment les anticorps neutralisants) dans un essai peut être influencée par plusieurs facteurs, notamment la méthode d’essai, la manipulation de l’échantillon, le moment du prélèvement de l’échantillon, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps contre SAPHNELO dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
Dans les essais de phase III et l’étude de prolongation à long terme, des anticorps anti-médicaments apparus en cours de traitement ont été détectés chez neuf des 350 patients (2,6 %) traités par SAPHNELO selon le schéma posologique intraveineux recommandé pendant au plus quatre ans. Au total, 0,3 % (1/352) des patients traités par SAPHNELO ont produit des anticorps neutralisants. La pertinence clinique de la présence d’anticorps anti-anifrolumab n’est pas connue.
Dans l’étude de phase III sur l’usage sous-cutané, des anticorps anti-médicaments apparus en cours de traitement ont été détectés chez six des 170 patients (5,6 %) traités par SAPHNELO pendant 52 semaines. Aucun anticorps neutralisant n’a été détecté.
11 Conservation, stabilité et mise au rebut
Solution dans une fiole pour perfusion intraveineuse
Fiole non ouverte
Conserver au réfrigérateur (2 à 8 °C).
Conserver dans l’emballage d’origine pour protéger le médicament de la lumière. Ne pas congeler. Ne pas agiter. Ne pas exposer à la chaleur. Ne pas utiliser après la date de péremption.
Solution diluée pour perfusion
Si elle n’est pas utilisée immédiatement, la solution diluée de SAPHNELO doit être conservée à température ambiante (15 à 25 °C) pendant une période maximale de 4 heures ou être réfrigérée (2 à 8 °C) pendant une période maximale de 24 heures. Ne pas congeler. Protéger de la lumière.
Solution pour injection sous-cutanée dans un auto-injecteur
Conserver au réfrigérateur (2 à 8 °C).
Conserver dans l’emballage d’origine pour protéger le médicament de la lumière. Ne pas congeler. Ne pas agiter. Ne pas exposer à la chaleur. Ne pas utiliser après la date de péremption.
Au besoin, une boîte non ouverte peut être conservée à température ambiante (20 à 25 °C) pendant un maximum de 7 jours. L’auto-injecteur doit être utilisé dans les 7 jours qui suivent son retrait du réfrigérateur et l’atteinte d’une température ambiante (20 à 25 °C), autrement il faut le jeter.
Mise au rebut (fiole et auto-injecteur)
Tout produit médicamenteux inutilisé ou déchet doit être mis au rebut conformément aux exigences locales en vigueur.
12 Instructions particulières de manipulation du produit
En l’absence d’études de compatibilité, ce produit médicinal ne doit pas être mélangé avec d’autres produits médicinaux.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la substance médicamenteuse : anifrolumab
Nom chimique : anticorps monoclonal de type immunoglobuline G1 kappa (IgG1κ) humain produit dans des cellules de myélome de souris (NS0) par la technologie de l’ADN recombinant.
Formule moléculaire et masse moléculaire : Environ 148 000 daltons, incluant les oligosaccharides.
Formule/Structure : L’anifrolumab est un anticorps monoclonal de type IgG1κ humain dirigé contre la sous-unité 1 du récepteur de l’interféron de type I (IFNAR1). Le domaine constant de la chaîne lourde de l’IgG a été intentionnellement modifié (modifications touchant 3 acides aminés) pour éliminer la liaison avec les FcγRI, FcγRIIA et FcγRIIB, FcγRIIIA et le C1q. Ces mutations éliminent également le potentiel de cytotoxicité cellulaire dépendante des anticorps (CCDA) et de cytotoxicité dépendante du complément (CDC).
Propriétés physicochimiques : Le coefficient d’extinction (déterminé expérimentalement par analyse des acides aminés) de l’anifrolumab est de 1,39 (mg/mL)-1 cm-1 et le point isoélectrique (pI) (déterminé expérimentalement par focalisation isoélectrique capillaire) est de 7,6 à 8,5.
Caractéristiques du produit :
Le produit se lie sélectivement à la sous-unité 1 du récepteur de l’interféron de type I (IFNAR1), inhibant ainsi la signalisation de l’IFN de type I et bloquant l’activité biologique des IFN de type I. SAPHNELO est produit dans des cellules de myélome de souris (NS0) par la technologie de l’ADN recombinant.
14 Études cliniques
14.1 Études cliniques par indication
Lupus érythémateux disséminé (LED) – Administration intraveineuse
Plan et caractéristiques démographiques des études
Tableau 5 Résumé des données démographiques des patients dans les essais cliniques sur le traitement du LED par voie intraveineuse
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de l’étude (n) | Âge (tranche) | Sexe |
CD-IA-MEDI-546-1013 «Étude 1013» (MUSE) | Étude multicentrique et multinationale de phase II, à répartition aléatoire, à double insu, contrôlée par placebo et avec groupes parallèles | SAPHNELO à 300 mg ou à 1000 mg ou placebo par voie intraveineuse, toutes les 4 semaines pendant 52 semaines (13 doses) | 99 (300 mg) 104 (1000 mg) 102 (placebo) | 18 à 65 ans | Féminin : 93,9 % (SAPHNELO) 91,2 % (placebo) |
| D3461C00004 «Étude 04» (TULIP 2) | Étude multicentrique et multinationale de phase III, à répartition aléatoire, à double insu et contrôlée par placebo | SAPHNELO à 300 mg ou placebo par voie intraveineuse, toutes les 4 semaines pendant 52 semaines (13 doses). | 180 (300 mg) 182 (placebo) | 18 à 69 ans | Féminin : 91,7 % (SAPHNELO) 92,9 % (placebo) |
| D3461C00005 «Étude 05» (TULIP 1) | Étude multicentrique et multinationale de phase III, à répartition aléatoire, à double insu et contrôlée par placebo | SAPHNELO à 150 mg ou à 300 mg ou placebo par voie intraveineuse, toutes les 4 semaines pendant 52 semaines (13 doses) | 93 (150 mg) 180 (300 mg) 184 (placebo) | 18 à 69 ans | Féminin : 93,3 % (SAPHNELO) 93,4 % (placebo) |
L’innocuité et l’efficacité de SAPHNELO ont été évaluées dans le cadre de trois études multicentriques, à répartition aléatoire, à double insu, contrôlées par placebo et comportant une période de traitement de 52 semaines, à savoir l’étude 1013, l’étude 04 et l’étude 05. Les patients avaient reçu un diagnostic de LED selon les critères de classification de l’American College of Rheumatology (1997).
Tous les patients étaient âgés de ≥ 18 ans à < 70 ans et présentaient une maladie évolutive d’intensité modérée ou grave avec expression d’auto-anticorps, un score de ≥ 6 points à l’indice SLEDAI-2K (Systemic Lupus Erythematosus Disease Activity Index 2000 [indice d’activité du LED 2000]), une atteinte organique basée sur l’évaluation du score BILAG (British Isles Lupus Assessment Group [groupe d’évaluation du lupus des îles Britanniques]) (maladie de score BILAG-2004-A dans ≥ 1 système organique ou maladie de score BILAG-2004-B dans ≥ 2 systèmes organiques) et un score de ≥ 1 à l’évaluation globale du médecin, malgré le fait qu’ils recevaient au départ le traitement standard pour le LED, soit une association de CSO, d’antipaludiques et/ou d’immunosuppresseurs ou l’un de ces médicaments en monothérapie. Les patients ont poursuivi le traitement qu’ils recevaient pour le LED à des doses stables au cours des essais cliniques, à l’exception des CSO (prednisone ou l’équivalent) pour lesquels la diminution progressive faisait partie du protocole. Les patients atteints de néphropathie lupique grave active ou d’un lupus du système nerveux central grave actif ont été exclus. L’utilisation d’autres agents biologiques et de cyclophosphamide n’était pas autorisée durant les essais cliniques; les patients recevant d’autres traitements biologiques devaient se soumettre à une période de sevrage thérapeutique d’au moins 5 demi-vies avant leur admission à l’étude. Les trois études ont été réalisées en Amérique du Nord, en Europe, en Amérique du Sud et en Asie. Les patients ont reçu de l’anifrolumab ou un placebo, administré par perfusion intraveineuse toutes les 4 semaines.
L’efficacité de SAPHNELO est basée sur l’évaluation de la réponse clinique à la semaine 52 à l’aide de critères d’évaluation composés, l’indice BICLA (évaluation composite du lupus fondée sur le BILAG [British Isles Lupus Assessment Group]) et l’indice SRI-4 (amélioration de l’indice de réponse du LED d’au moins 4 points).
La réponse selon le BICLA à la semaine 52 était définie comme une amélioration dans tous les domaines organiques présentant une activité modérée ou grave au départ :
- Réduction de tous les scores BILAG-A au départ à B/C/D et de tous les scores BILAG-B au départ à C/D, et aucune aggravation des scores BILAG dans d’autres systèmes organiques, tels que définis par ≥ 1 nouveau score BILAG-A ou ≥ 2 nouveaux scores BILAG-B.
- Absence d’aggravation par rapport au départ selon l’indice SLEDAI–2K, une aggravation étant définie comme une augmentation du score > 0 point.
- Absence d’aggravation de l’activité de la maladie chez le sujet par rapport au départ, l’aggravation étant définie par une augmentation ≥ 0,30 point sur l’échelle visuelle analogique de l’évaluation globale du médecin à 3 points.
- Aucun abandon du traitement.
- Aucune utilisation de médicaments à usage restreint au-delà des seuils autorisés par le protocole.
L’indice SRI-4 était défini comme répondant à chacun des critères suivants à la semaine 52 par rapport au départ :
- Réduction de ≥ 4 points du score SLEDAI-2K par rapport au départ.
Aucune atteinte d’un nouveau système organique telle que définie par 1 item ou plus coté
BILAG-A ou 2 items ou plus cotés BILAG-B par rapport au départ.
- Absence d’aggravation de l’activité de la maladie chez le sujet par rapport au départ, l’aggravation étant définie par une augmentation ≥ 0,30 point sur l’échelle visuelle analogique de l’évaluation globale du médecin à 3 points.
- Aucun abandon du traitement.
- Aucune utilisation de médicaments à usage restreint au-delà des seuils autorisés par le protocole.
Les données démographiques et les caractéristiques initiales de la maladie dans les études 1013, 05 et 04 sont présentées au tableau 6.
Tableau 6 Résumé des données démographiques et des caractéristiques cliniques initiales
| Population totale | |||
| Étude 1013 (N = 305) | Étude 05 (N = 457) | Étude 04 (N = 362) | |
| Âge moyen (ans) | 40 | 41 | 42 |
| Femmes (%) | 93 | 92 | 93 |
| Race blanche (%) | 42 | 71 | 60 |
| Noirs/afro-américains (%) | 13 | 14 | 12 |
| Origine asiatique | 7 | 5 | 17 |
| Hispano-américains ou latino-américains (%) | 42 | 19 | 30 |
| Résultat élevé au test de signature génique de l’IFN de type I (%) | 75 | 82 | 83 |
| Score SLEDAI-2K au départ | |||
| Moyenne (ÉT) | 10,9 (4,1) | 11,3 (3,72) | 11,5 (3,76) |
| ≥ 10 points, n (%) | 182 (60) | 328 (72) | 260 (72) |
| Score BILAG pour l’ensemble des systèmes organiques | |||
| Au moins 1 score A, n (%) | 152 (50) | 217 (48) | 176 (49) |
| Aucun score A et au moins 2 scores B, n (%) | 134 (44) | 211 (46) | 169 (47) |
| Taux positif d’anticorps anti-ADNdb, n (%) | 185 (77) | 207 (45) | 159 (44) |
| Taux anormal d’AAN, n (%) | 299 (98) | 412 (90) | 325 (90) |
| Taux anormal de la C3 du complément, n (%) | 119 (39) | 157 (34) | 144 (40) |
| Taux anormal de la C4 du complément, n (%) | 74 (24) | 95 (21) | 95 (26) |
| Traitement du LED au départ | |||
| CSO, n (%) | 258 (85) | 381 (83) | 292 (81) |
| Antipaludiques, n (%) | 219 (72) | 334 (73) | 252 (70) |
| Immunosuppresseurs, n (%) | 150 (49) | 214 (47) | 174 (48) |
Étude de phase II
Dans l’étude 1013, 305 patients ont été répartis au hasard (1:1:1) et ont reçu l’anifrolumab à 300 mg ou à 1000 mg ou un placebo. La dose de 1000 mg n’est pas recommandée. Le critère d’évaluation principal comprenait le score SRI‑4 (SLE responder index), un critère d’évaluation composé, et la réduction soutenue de la dose de CSO (< 10 mg/jour et une dose de CSO égale ou inférieure à celle de la semaine 1, maintenue pendant 12 semaines) mesurée la semaine 24. Les réponses BICLA et SRI-4 à la semaine 52 étaient des analyses prédéfinies.
Études de phase III
L’étude 05 et l’étude 04 étaient de conception semblable. Dans l’étude 05, 457 patients ont été répartis au hasard (1:2:2) et ont reçu l’anifrolumab à 150 mg ou à 300 mg ou un placebo. Dans l’étude 04, 362 patients ont été répartis au hasard (1:1) et ont reçu l’anifrolumab à 300 mg ou un placebo. Le critère d’évaluation principal était l’atténuation de l’activité de la maladie à 52 semaines, mesurée au moyen du SRI-4 (étude 05) et du BICLA (étude 04). Les deux études ont évalué l’efficacité de l’anifrolumab à 300 mg par rapport à un placebo; une dose de 150 mg a également été utilisée pour la caractérisation de la réponse à la dose dans l’étude 05. Au cours des semaines 8 à 40, les patients recevant une dose de CSO ≥ 10 mg/jour au départ devaient réduire graduellement leur dose jusqu’à ≤ 7,5 mg/jour, sauf en cas d’augmentation de l’activité de la maladie. Les principaux critères d’évaluation secondaires de l’efficacité mesurés dans les deux études étaient le maintien de la réduction de la dose de CSO et le taux annualisé de poussées.
Les systèmes organiques les plus fréquemment touchés (BILAG A ou B au départ) étaient les systèmes cutanéomuqueux (étude 05 : 87 %; étude 04 : 85 %) et musculosquelettique (étude 05 : 89 %; étude 04 : 88 %).
Chez les patients traités par des CSO (prednisone ou l’équivalent) au départ, la dose quotidienne moyenne était de 12,3 mg dans l’étude 05 et de 10,7 mg dans l’étude 04.
La répartition aléatoire a été stratifiée en fonction de la gravité de la maladie (score SLEDAI-2K au départ : < 10 vs ≥ 10 points), de la dose de CSO le jour 1 (< 10 mg/jour vs ≥ 10 mg/jour de prednisone ou l’équivalent) et des résultats du test de signature génique de l’interféron (élevée vs faible).
Étude de prolongation de longue durée de phase III
Les patients qui ont terminé les études 05 et 04 (essais initiaux) étaient admissibles à poursuivre leur traitement dans le cadre d’une étude de prolongation de longue durée à répartition aléatoire, à double insu et contrôlée par placebo de 3 ans (étude 09). Les patients des études 05 et 04 qui avaient reçu l'anifrolumab à 150 mg ou à 300 mg ont reçu l'anifrolumab à 300 mg dans l'étude 09. Les patients des études 05 et 04 qui avaient reçu un placebo ont été de nouveau répartis aléatoirement 1:1 pour recevoir l'anifrolumab à 300 mg ou un placebo, ce qui correspondait à un rapport approximatif anifrolumab à 300 mg:placebo de 4:1 dans l'étude 09.
Résultats de l’étude
Étude 1013
L’analyse prédéfinie de l’activité de la maladie mesurée par la réponse BICLA était de 53,3 % dans le groupe anifrolumab et de 25,1 % dans le groupe placebo à la semaine 52. L’analyse prédéfinie de l’activité de la maladie mesurée par l’indice SRI-4 était de 62,8 % dans le groupe anifrolumab et de 38,8 % dans le groupe placebo à la semaine 52.
Études 05 et 04
Les réponses BICLA et SRI-4 sont présentées au tableau 7 et au tableau 8, respectivement.
Tableau 7 Résultats des études 05 et 04 : Taux de réponse BICLA à la semaine 52
| Étude 05 | Étude 04 | |||||||||
| Critère d’évaluation de l’efficacité | SAPHNELO à 300 mg (N = 180) | Placebo (N = 184) | SAPHNELO à 300 mg (N = 180) | Placebo (N = 182) | ||||||
| Taux de réponse BICLAa | ||||||||||
| Répondants, n (%) | 85 (47,1) | 55 (30,2) | 86 (47,8) | 57 (31,5) | ||||||
| Différence dans les taux de réponse (IC à 95 %) | 17,0 (7,2 à 26,8)b | 16,3 (6,3 à 26,3)c Valeur p = 0,001 | ||||||||
| Composantes de la réponse BICLAa | ||||||||||
| Amélioration du score BILAG, n (%)a | 85 (47,2) | 58 (31,5) | 88 (48,9) | 59 (32,4) | ||||||
| Absence d’aggravation du score SLEDAI-2K, n (%)a | 121 (67,2) | 104 (56,5) | 122 (67,8) | 94 (51,6) | ||||||
| Absence d’aggravation de l’évaluation globale du médecin, n (%)a | 117 (65,0) | 105 (57,1) | 122 (67,8) | 95 (52,2) | ||||||
Les taux de réponse, la différence associée et l’IC à 95 % ont été calculés à l’aide de l’approche Cochran-Mantel-Haenszel ajustée pour tenir compte des facteurs de stratification. Les pourcentages indiqués pour les composantes ne sont pas ajustés.
Tous les patients ont reçu le produit expérimental en plus du traitement standard. Les systèmes organiques les plus souvent touchés au départ (score BILAG A ou B) étaient les systèmes cutanéomuqueux et musculosquelettique.
a Les patients ayant abandonné le traitement ou ayant utilisé des médicaments à usage restreint au-delà du seuil autorisé par le protocole sont considérés comme des non-répondants. Par souci de cohérence, les résultats de l’étude 05 qui ont été présentés correspondent à l’analyse a posteriori effectuée en tenant compte des seuils de médicaments à usage restreint définis dans l’étude 04.
b Dans l’étude 05, l’indice BICLA n’a pas été formellement évalué dans un schéma d’analyse prédéfini. c À la suite de l’examen des résultats de l’étude 05, qui n’a pas permis de mesurer un avantage thérapeutique statistiquement significatif en utilisant la réponse SRI-4 (voir le tableau 8), le critère d’évaluation principal de l’étude 04 a été modifié pour passer de la réponse SRI-4 à la réponse BICLA à la semaine 52.
BICLA : British Isles Lupus Assessment Group-based Composite Lupus Assessment (évaluation composite du lupus fondée sur le BILAG); BILAG : British Isles Lupus Assessment Group (groupe d’évaluation du lupus des îles Britanniques); SLEDAI-2K : Indice d’activité du lupus érythémateux disséminé 2000.
La figure 1 montre la proportion de sujets ayant une réponse BICLA au fil du temps dans l’étude 04.
Figure 1 Proportion (%) de sujets ayant une réponse BICLA au fil du temps dans l’étude 04
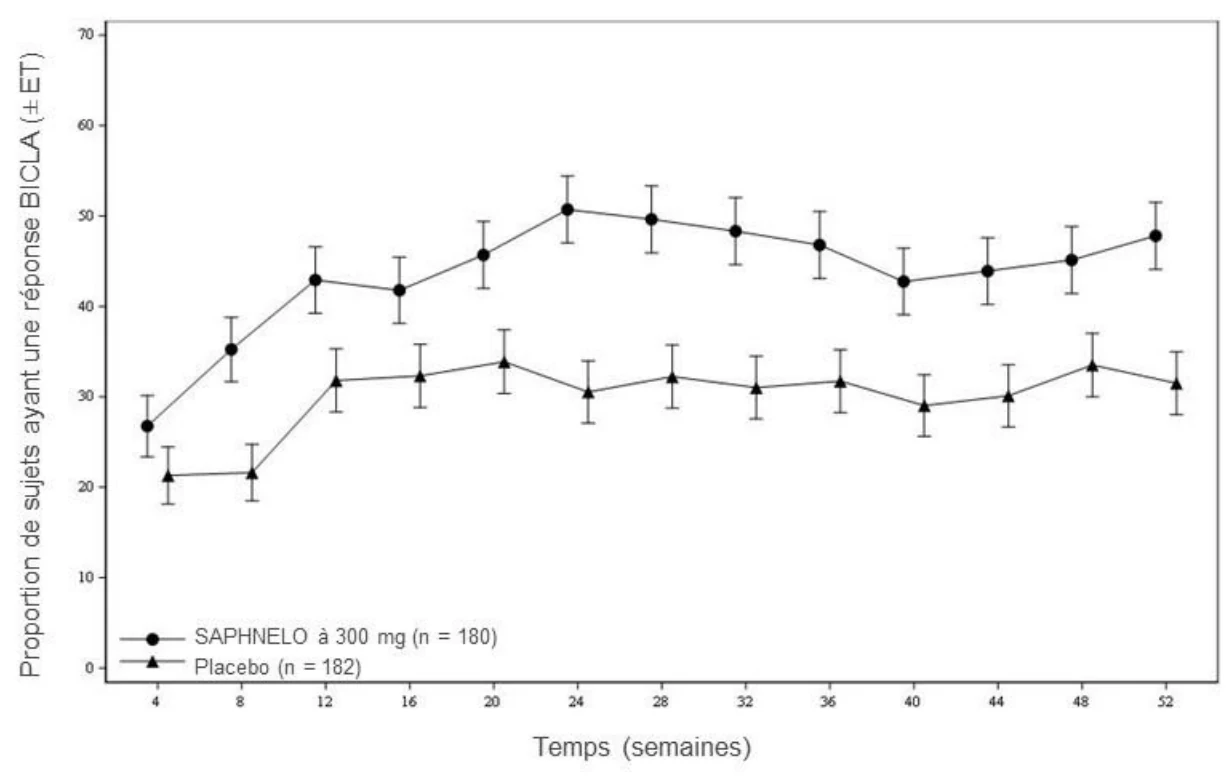
Tableau 8 Résultats des études 05 et 04 : réponse SRI-4 à la semaine 52
| Étude 05 | Étude 04 | ||||||
| Critère d’évaluation de l’efficacité | SAPHNELO à 300 mg (N = 180) | Placebo (N = 184) | SAPHNELO à 300 mg (N = 180) | Placebo (N = 182) | |||
| Taux de réponse SRI-4a | |||||||
| Répondants, n (%) | 88 (49,0) | 79 (43,0) | 100 (55,5) | 68 (37,3) | |||
| Différence dans les taux de réponse (IC à 95 %) | 6,0 (-4,2 à 16,2)b | 18,2 (8,1 à 28,3)c | |||||
| Composantes de la réponse SRI-4 | a | ||||||
| Amélioration du score SLEDAI-2K, n (%) | 89 (49,4) | 80 (43,5) | 101 (56,1) | 71 (39,0) | |||
| Étude 05 | Étude 04 | |||
| Critère d’évaluation de l’efficacité | SAPHNELO à 300 mg (N = 180) | Placebo (N = 184) | SAPHNELO à 300 mg (N = 180) | Placebo (N = 182) |
| Absence d’aggravation du score BILAG, n (%) | 119 (66,1) | 105 (57,1) | 125 (69,4) | 94 (51,6) |
| Absence d’aggravation de l’évaluation globale du médecin, n (%) | 117 (65,0) | 105 (57,1) | 122 (67,8) | 95 (52,2) |
Les taux de réponse, la différence associée et l’IC à 95 % ont été calculés à l’aide de l’approche Cochran-Mantel-Haenszel ajustée pour tenir compte des facteurs de stratification. Les pourcentages indiqués pour les composantes ne sont pas ajustés.
Tous les patients ont reçu le produit expérimental en plus du traitement standard. Les systèmes organiques de l’indice SLEDAI-2K les plus souvent touchés au départ étaient les systèmes cutanéomuqueux, musculosquelettique et immunitaire.
a Les patients ayant abandonné le traitement ou ayant utilisé des médicaments à usage restreint au-delà du seuil autorisé par le protocole ont été considérés comme des non-répondants. Par souci de cohérence, les résultats de l’étude 05 qui ont été présentés correspondent à l’analyse a posteriori effectuée en tenant compte des seuils de médicaments à usage restreint définis dans l’étude 04. b Dans l’étude 05, le taux de réponse SRI-4 à la semaine 52 était le critère d’évaluation principal prédéfini.
c Dans l’étude 04, le taux de réponse SRI-4 n’a pas été formellement évalué dans un schéma d’analyse prédéfini.
SRI-4 : SLE (systemic lupus erythematosus) Responder Index-4 (indice de réponse du LED [LED : lupus érythémateux disséminé] d’au moins 4 points); BILAG : British Isles Lupus Assessment Group ; SLEDAI-2K : indice d’activité du lupus érythémateux disséminé 2000 (systemic lupus erythematosus disease activity 2000).
Effet sur la corticothérapie concomitante : Chez les 47 % de patients (n = 170) de l’étude 04 prenant au départ des CSO à ≥ 10 mg/jour, 51,5 % (45/87) des patients du groupe SAPHNELO comparativement à 30,2 % (25/83) des patients du groupe placebo ont pu réduire leur dose de CSO à ≤ 7,5 mg/jour à la semaine 40, et cette baisse s’est maintenue jusqu’à la semaine 52 (différence de 21,2 % [IC à 95 % : 6,8 à 35,7]).
Effet sur les poussées de LED : Une poussée était définie comme l’apparition d’une grave activité de la maladie (BILAG-A) dans un ou plusieurs nouveaux systèmes organiques, ou l’apparition d’une activité modérée de la maladie (BILAG-B) dans 2 nouveaux systèmes organiques ou plus par rapport à la visite précédente. Dans l’étude 04, le taux annualisé de poussées a été de 0,43 dans le groupe SAPHNELO et de 0,64 dans le groupe placebo (rapport des taux de 0,67 [IC à 95 % : 0,48 à 0,94]).
Étude 09
L'efficacité à long terme de l'anifrolumab a été évaluée chez les patients qui ont reçu l'anifrolumab à 300 mg ou un placebo lors d’un essai clinique initial et qui ont continué de recevoir le même traitement durant l’étude de prolongation de longue durée (anifrolumab : n = 257; placebo : n = 112). Parmi ces patients, 69 % recevant l’anifrolumab (177/257) et 46 % recevant le placebo (52/112) ont complété un total de 4 ans de traitement. À la semaine 208, l’indice SLEDAI-2K moyen était respectivement de 3,4 (0,30) et de 4,2 (0,47) chez les patients recevant l’anifrolumab (n = 140) et chez ceux recevant le placebo (n = 44).
Lupus érythémateux disséminé (LED) – Administration sous-cutanée
Plan et caractéristiques démographiques des études
Tableau 9 Résumé des données démographiques des patients dans les essais cliniques sur le traitement du LED par voie sous-cutanée
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge (plage) | Sexe |
| D3465C00001 «Étude 01» (TULIP SC) | Étude multicentrique de phase III à répartition aléatoire, à double insu, contrôlée par placebo | SAPHNELO à 120 mg ou placebo, voie sous-cutanée, une fois par semaine pendant 52 semaines (52 doses) | 109 (120 mg) 111 (placebo) | 19 à 70 ans | Féminin : 86,2 % (SAPHNELO) Féminin : 91,9 % (placebo) |
L’étude 01 était un essai clinique multicentrique de 52 semaines à répartition aléatoire, à double insu et contrôlé par placebo visant à évaluer l’innocuité et l’efficacité de l’anifrolumab administré une fois par semaine par injection sous-cutanée. Tous les patients avaient ≥ 18 ans et < 70 ans, avaient reçu un diagnostic de LED selon les critères de classification de l’American College of Rheumatology (version révisée de 1997) et présentaient une maladie modérée à grave, un score de ≥ 6 points au SLEDAI-2K (Systemic Lupus Erythematosus Disease Activity Index 2000 [indice d’activité du LED 2000]), une atteinte organique d’après l’évaluation du score BILAG (British Isles Lupus Assessment Group [groupe d’évaluation du lupus des îles britanniques] (au moins un score BILAG A, ou pas de score A, mais au moins deux score B) et un score de ≥ 1 à l’évaluation globale du médecin, malgré le fait qu’ils recevaient le traitement standard du LED, soit une association de CSO, d’antipaludiques et/ou d’immunosuppresseurs ou l’un de ces médicaments en monothérapie au départ. Les patients ont poursuivi le traitement qu’ils recevaient pour le LED à des doses stables au cours des essais cliniques, à l’exception des CSO (prednisone ou l’équivalent) pour lesquels la diminution progressive faisait partie du protocole. Les patients atteints d’une néphropathie lupique grave active ou d’un lupus du système nerveux central grave actif ont été exclus. L’utilisation d’autres agents biologiques et de cyclophosphamide n’était pas autorisée durant les essais cliniques; les patients recevant d’autres traitements biologiques devaient se soumettre à une période de sevrage thérapeutique d’au moins 5 demi-vies avant leur admission à l’étude. L’étude 01 a été menée dans 16 pays en Amérique du Nord, en Amérique du Sud et en Asie. Les patients ont été répartis de manière aléatoire (1:1) pour recevoir, soit 120 mg d’anifrolumab, soit le placebo par injection sous-cutanée une fois par semaine.
L’efficacité de l’administration sous-cutanée une fois par semaine de l’anifrolumab a été évaluée par une analyse intermédiaire planifiée au moment où 220 patients répartis de manière aléatoire ont terminé les 52 semaines de l’étude ou se sont retirés de l’étude. Parmi ces patients, 89 % étaient des femmes, 78 % étaient de race blanche, 7 % étaient d’origine asiatique, et 4 % étaient noirs/afro-américains. L’âge médian était de 43 ans (min.-max. : 19 à 70 ans). Au départ, 67 % présentaient un score d’activité de la maladie élevé (score SLEDAI 2K ≥ 10), 43 % présentaient une atteinte grave (BILAG A) dans au moins un système organique, et 55 % présentaient une atteinte modérée (BILAG B) dans au moins deux systèmes organiques. Les systèmes organiques le plus fréquemment touchés (BILAG A ou B au départ) étaient les systèmes musculosquelettique (95 %) et cutanéomuqueux (92 %); 2 % des patients présentaient des manifestations cardiorespiratoires et 2 %, des manifestations rénales. Au départ, 95 % des patients étaient séropositifs pour les anticorps antinucléaires (AAN), et 40 % avaient des anticorps anti-ADN double brin; enfin, 33 % des patients présentaient un faible taux de C3, et 24 % avaient un faible taux de C4. Le traitement de fond standard du LED comprenait des CSO (82 %; dose quotidienne moyenne [prednisone ou l’équivalent) : 9,8 mg), des immunosuppresseurs (56 %) et des antipaludiques (80 %). Au cours des semaines 8 à 40, les patients recevant une dose de CSO ≥ 10 mg/jour au départ devaient réduire leur dose jusqu’à ≤ 7,5 mg/jour, sauf en cas d’aggravation de l’activité de la maladie.
La répartition aléatoire a été stratifiée en fonction du score SLEDAI 2K au départ (< 10 vs ≥ 10 points), de la dose de CSO le jour 1 (< 10 mg/jour vs ≥ 10 mg/jour de prednisone ou l’équivalent) et des résultats du test de signature génique de l’interféron de type 1 (élevée vs faible).
Le principal critère d’évaluation était la réduction de l’activité globale de la maladie à la semaine 52, mesurée par la réponse BICLA, qui était définie selon les critères suivants :
Réduction de tous les scores BILAG-2004 A au départ à B, C ou D et des scores BILAG-
2004 B au départ à C ou D, sans aggravation du score BILAG-2004 dans d’autres systèmes organiques (définie comme ≥ 1 nouveau score BILAG-2004 A ou ≥ 2 nouveaux scores BILAG-2004 B).
- Absence d’aggravation du score SLEDAI-2K, définie comme une augmentation par rapport au départ de > 0 point du score SLEDAI-2K.
- Absence d’aggravation de l’activité du lupus chez le patient par rapport au départ, définie comme une augmentation de ≥ 0,30 point sur l’échelle visuelle analogique de l’évaluation globale du médecin à 3 points.
Résultats de l’étude
Les résultats de l’analyse intermédiaire relatifs à l’efficacité sont résumés au tableau 10.
Tableau 10 Résultats de l’étude 01 (analyse intermédiaire) : taux de réponse BICLA à la semaine 52
SAPHNELO à 120 mg (n = 109) | Placebo (m = 111) | |||
| Taux de réponse BICLA | ||||
| Répondeur, n (%)a | 65 (59,3) | 47 (42,6) | ||
| Différence quant au taux de réponse (IC à 95 %) | 16,7 % (3,6, 29,8) | |||
SAPHNELO à 120 mg (n = 109) | Placebo (m = 111) | |||
| Valeur p (bilatérale)* | 0,0126 | |||
| Composant de la réponse BICLA | ||||
| Amélioration du score BILAG, n (%) | 65 (59,4) | 47 (42,7) | ||
| Pas d’aggravation du score SLEDAI-2K, n (%) | 81 (74,1) | 77 (69,5) | ||
| Pas d’aggravation de l’évaluation globale du médecin, n (%) | 81 (74,2) | 80 (71,7) | ||
Tous les patients ont reçu le produit à l’étude en appoint à un traitement standard. Les taux de réponse, la différence associée et l’intervalle de confiance à 95 % étaient calculés à l’aide du test de Cochran-Mantel-Haenszel ajusté en fonction des facteurs de stratification. a Sont considérés comme non répondeurs les patients qui ont reçu des médicaments à usage restreint au-delà des seuils autorisés par le protocole, qui ont arrêté le traitement ou qui sont décédés. * Le seuil de signification statistique bilatéral de 0,0354 a été atteint.
BICLA : British Isles Lupus Assessment Group-based Composite Lupus Assessment (évaluation composite du lupus fondée sur le BILAG); BILAG : British Isles Lupus Assessment Group (groupe d’évaluation du lupus des îles Britanniques); SLEDAI-2K : Indice d’activité du lupus érythémateux disséminé 2000.
La figure 2 montre la proportion de sujets ayant une réponse BICLA au fil du temps dans l’étude 01.
Figure 2 Proportion (%) de sujets ayant une réponse BICLA au fil du temps dans l’étude 01
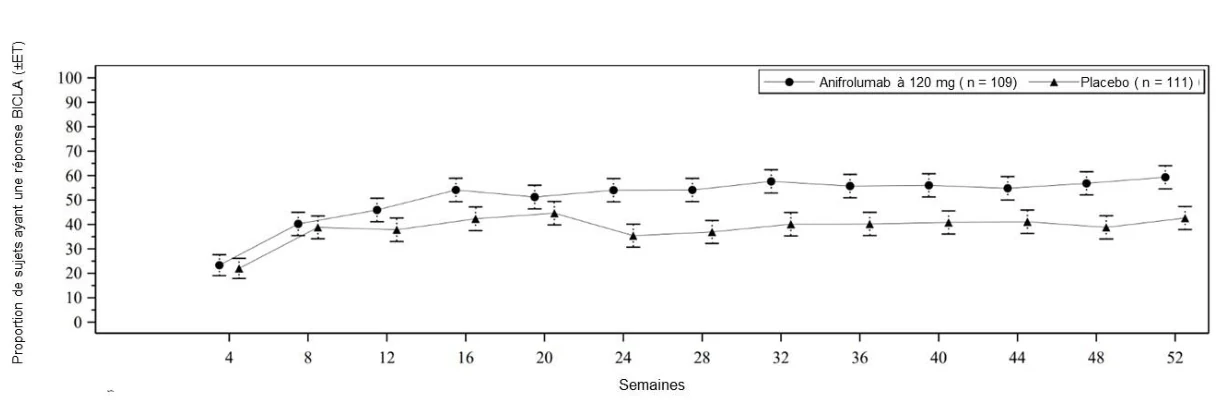
Les principaux critères d’évaluation secondaires, soit une réponse BICLA pendant la prise d’une dose faible (ou réduite) de CSO jusqu’à la semaine 52 et le temps écoulé avant l’obtention d’une première réponse BICLA soutenue jusqu’à la semaine 52, montraient des améliorations chez les patients traités par l’anifrolumab comparativement aux patients ayant reçu le placebo, alors que le temps écoulé avant la première poussée montrait une réduction du risque avec l’anifrolumab par rapport au placebo.
16 Toxicologie non clinique
Toxicologie générale
Dans une étude de toxicité à doses répétées de 9 mois, des macaques de Buffon ont reçu un véhicule ou l’anifrolumab à des doses de 5 ou 50 mg/kg par voie intraveineuse une fois par semaine et à des doses de 15 ou 60 mg/kg par voie sous-cutanée une fois par semaine (5 ou 58 fois et 14 ou 52 fois, respectivement, l’exposition à la dose maximale recommandée chez l’humain [DMRH] selon l’ASC). À la fin de la phase d’administration de 9 mois, 2 mâles ayant reçu 50 mg/kg/dose par voie intraveineuse ont présenté une inflammation des artères (artérite) liée à la substance évaluée dans plusieurs organes. À la fin de la période de rétablissement de 12 semaines, 3 mâles (un par groupe ayant reçu 5 mg/kg/dose par voie intraveineuse, 50 mg/kg/dose par voie intraveineuse et 60 mg/kg/dose par voie sous-cutanée) ont présenté une inflammation des artères liée à la substance évaluée dans plusieurs organes, bien que moins prononcée et moins répandue. D’après l’inflammation artérielle observée, la dose sans effet nocif observable (DSENO) a été établie à 15 mg/kg/jour pour l’anifrolumab administré par voie sous-cutanée, mais n’a pas pu être déterminée pour l’anifrolumab administré par voie intraveineuse.
Génotoxicité
Aucune étude de génotoxicité n’a été réalisée avec l’anifrolumab.
Cancérogénicité
Aucune étude de cancérogénicité n’a été réalisée avec l’anifrolumab.
Toxicologie pour la reproduction et le développement
Toxicité pour le développement
Dans une étude du développement prénatal et postnatal, on a administré à des macaques de Buffon femelles gravides des doses de 30 ou de 60 mg/kg d’anifrolumab par voie intraveineuse (environ 12 ou 18 fois l’exposition à la DMRH selon l’ASC) à partir du 20e jour de gestation, une fois toutes les 2 semaines par la suite, et pendant toute la gestation jusqu’au 1er mois après la mise bas (environ le 28e jour de lactation). Les femelles ayant reçu l’anifrolumab ont présenté une fréquence accrue de perte embryofœtale par rapport aux témoins (fréquences respectives de 1/16 [6 %], 5/17 [29 %] et 3/16 [19 %] dans les groupes ayant reçu le véhicule, de faibles doses et des doses élevées). Ces fréquences se situaient dans les limites des valeurs témoins
| antérieures. La pertinence de ces observations pour l’être humain est inconnue. Aucun effet | |
| indésirable n’a été observé chez les mères ou leurs petits. | |
Fertilité
Les effets sur la fertilité des mâles et des femelles n’ont pas été directement évalués dans des études animales. Au cours des études de doses répétées de 9 mois effectuées chez le macaque de Buffon à des doses allant jusqu’à 50 mg/kg par voie intraveineuse ou jusqu’à 60 mg/kg par voie sous-cutanée administrées une fois par semaine, des mesures indirectes de la fertilité des mâles et des femelles ont été obtenues en se fondant sur l’analyse du sperme, la stadification de la spermatogenèse, le cycle menstruel, le poids des organes et l’examen histopathologique des organes reproducteurs. Un mâle dans chacun des groupes exposés à une dose élevée administrée par voie intraveineuse et par voie sous-cutanée a présenté une altération de la spermatogenèse et/ou une dégénérescence des tubes séminifères; la possibilité d’un effet lié au médicament n’a pu être exclue.