


Monographie de produit - Tepezza
Modifications importantes apportées récemment à la monographie
S.O.
Table des matières
Certaines sections (tel qu’indiqué dans la section 2.1 de Ligne directrice : Monographies de produits) ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ........................ 2
Table des matières ........................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................ 4
1 Indications ............................................................................................................ 4
1.1 Pédiatrie ..................................................................................................... 4 1.2 Gériatrie ...................................................................................................... 4
2 Contre-indications................................................................................................ 4
3 Encadré sur les mises en garde et précautions importantes............................ 4
4 Posologie et administration ................................................................................ 5
4.1 Considérations posologiques ...................................................................... 5 4.2 Posologie recommandée et ajustement posologique .................................. 5 4.3 Reconstitution ............................................................................................. 5 4.4 Administration ............................................................................................. 6 4.5 Dose oubliée ............................................................................................... 7
5 Surdose ................................................................................................................. 7
6 Formes pharmaceutiques, teneurs, composition et conditionnement ............. 7
7 Mises en garde et précautions ............................................................................ 7
Conduite de véhicules et utilisation de machines ................................................... 7 Oreille/nez/gorge 8
Système endocrinien et métabolisme ..................................................................... 8 Appareil digestif 8
Système immunitaire ............................................................................................. 9 Santé reproductive ................................................................................................. 9 7.1 Populations particulières ............................................................................. 9
7.1.1 Grossesse ................................................................................... 9 7.1.2 Allaitement ................................................................................ 10 7.1.3 Enfants et adolescents .............................................................. 10 7.1.4 Personnes âgées ...................................................................... 10
8 Effets indésirables ............................................................................................. 10
8.1 Aperçu des effets indésirables .................................................................. 10 8.2 Effets indésirables observés au cours des études cliniques ...................... 10
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents .............................................................. 14 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................................................................................................... 14 8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ................................. 14 8.4 Résultats anormaux aux examens de laboratoire : données
hématologiques, données biochimiques et autres données quantitatives ............................................................................................. 14 8.5 Effets indésirables observés après la commercialisation .......................... 14
9 Interactions médicamenteuses ......................................................................... 15
9.2 Aperçu des interactions médicamenteuses ............................................... 15 9.3 Interactions médicament-comportement ................................................... 15 9.4 Interactions médicament-médicament ...................................................... 15 9.5 Interactions médicament-aliment .............................................................. 15 9.6 Interactions médicament-plante médicinale .............................................. 15 9.7 Interactions médicament examens de laboratoire ..................................... 15
10 Pharmacologie clinique ..................................................................................... 15
10.1 Mode d’action ........................................................................................... 15 10.2 Pharmacodynamie .................................................................................... 15 10.3 Pharmacocinétique ................................................................................... 15 10.4 Immunogénicité ........................................................................................ 16
11 Conservation, stabilité et mise au rebut ........................................................... 17
12 Particularités de manipulation du produit ........................................................ 17
Partie 2 : Renseignements scientifiques ................................................................... 18
13 Renseignements pharmaceutiques .................................................................. 18
14 Études cliniques ................................................................................................. 19
14.1 Études cliniques par indication ................................................................. 19
Ophtalmopathie thyroïdienne en phase active .......................................... 19
15 Microbiologie ...................................................................................................... 23
16 Toxicologie non clinique ................................................................................... 23
Renseignements destinés aux patient·e·s ................................................................ 26
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
TEPEZZAMD (téprotumumab pour injection) est indiqué chez l’adulte pour le traitement de l’ophtalmopathie thyroïdienne modérée à sévère en phase active.
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Au cours des études cliniques ayant porté sur l’utilisation de Tepezza chez des patients atteints d’ophtalmopathie thyroïdienne modérée à sévère en phase active, 14 % (32/225) des participants étaient âgés de 65 ans ou plus. Voir la section 10.3, Pharmacocinétique, Populations et états pathologiques particuliers.
2 Contre-indications
Tepezza est contre-indiqué :
- Chez les patients qui ont une hypersensibilité au médicament, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète, veuillez consulter la section 6, Formes pharmaceutiques, teneurs, composition et conditionnement.
- Pendant la grossesse. Voir la section 7.1, Populations particulières.
3 Encadré sur les mises en garde et précautions importantes
Acidocétose diabétique et état d’hyperglycémie hyperosmolaire
Des cas d’acidocétose diabétique et d’état d’hyperglycémie hyperosmolaire, deux affections graves susceptibles de mettre la vie en danger, ont été signalés après la mise en marché du médicament chez des patients présentant un prédiabète (taux élevé d’hémoglobine glyquée ou hyperglycémie, sans diabète manifeste) ou atteints de diabète qui ont été traités par Tepezza. Il faut s’assurer que les patients sont informés des signes et des symptômes associés à ces affections et leur donner pour consigne de consulter d’urgence un médecin s’ils se manifestent. Voir la section 7, Mises en garde et précautions.
Les patients qui présentent une hyperglycémie ou un diabète préexistants doivent faire l’objet de mesures de maîtrise de la glycémie appropriées avant de commencer à recevoir Tepezza et pendant le traitement.
4 Posologie et administration
4.1 Considérations posologiques
Évaluation de l’hyperglycémie
Procéder à une évaluation visant à déceler la présence d’un taux sanguin élevé de glucose et de symptômes d’hyperglycémie avant la perfusion et poursuivre la surveillance pendant le traitement par Tepezza. Veiller à ce que les patients qui présentent une hyperglycémie ou qui sont atteints de diabète fassent l’objet de mesures de maîtrise de la glycémie appropriées avant l’administration de Tepezza. Voir les sections 3, Encadré sur les mises en garde et précautions importantes et 7, Mises en garde et précautions.
Troubles de l’audition, y compris perte auditive
Évaluer l’ouïe du patient avant, pendant et après le traitement par Tepezza. Voir la section 7, Mises en garde et précautions.
Grossesse
Effectuer un test de grossesse avant le début du traitement afin de s’assurer que la patiente n’est pas enceinte. Voir les sections 2, Contre-indications, 7, Mises en garde et précautions et 7.1, Populations particulières.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de Tepezza est une perfusion intraveineuse de 10 mg/kg pour la dose initiale, suivie d’une perfusion intraveineuse de 20 mg/kg toutes les 3 semaines pour 7 perfusions supplémentaires.
Santé Canada n’a autorisé aucune indication concernant l’utilisation de ce médicament chez les enfants (< 18 ans) (voir la section 1.1, Pédiatrie).
4.3 Reconstitution
Les médicaments destinés à l’administration par voie parentérale doivent faire l’objet d’une inspection visuelle préalable visant à déceler la présence de particules ou un changement de couleur, lorsque la solution et le contenant le permettent. Voir la section 6, Formes pharmaceutiques, teneurs, composition et conditionnement.
Après la reconstitution de Tepezza, la solution obtenue est incolore ou légèrement brunâtre, limpide ou opalescente, et exempte de particules étrangères. Inspecter la solution reconstituée avant l’administration afin de déceler la présence de particules ou un changement de couleur. Jeter la solution si la présence de toute particule ou d’un changement de couleur est observée. Voir la section 12, Particularités de manipulation du produit.
- Étape 1 : Calculer la dose (mg) et déterminer le nombre de flacons nécessaires pour une dose de 10 ou 20 mg/kg, selon le poids du patient. Chaque flacon Tepezza contient 500 mg de l’anticorps téprotumumab.
Étape 2 : En utilisant une technique aseptique appropriée, reconstituer le contenu de chaque flacon Tepezza avec 10 mL d’eau stérile pour injection, USP. Veiller à ce que le jet de diluant ne soit pas dirigé directement dans le lyophilisat. Ne pas agiter; il faut plutôt remuer doucement la solution en faisant tournoyer le flacon jusqu’à ce que la poudre lyophilisée soit dissoute. Le volume de solution reconstituée est de 10,5 mL. Prélever
10,5 mL de solution reconstituée pour obtenir 500 mg. Après la reconstitution du produit, la concentration finale est de 47,6 mg/mL.
- Étape 3 : La solution reconstituée Tepezza doit être diluée dans une solution injectable de chlorure de sodium à 0,9 %, USP, avant la perfusion. Lors de la préparation de la solution diluée, utiliser un sac à perfusion de 100 mL pour une dose de moins de 1800 mg, et un sac à perfusion de 250 mL pour une dose de 1800 mg ou plus. Afin de maintenir un volume constant dans le sac à perfusion, il faut utiliser une seringue et une aiguille stériles pour retirer du sac à perfusion le volume correspondant à celui de la solution reconstituée Tepezza qui y sera ajouté. Jeter la solution de chlorure de sodium à 0,9 %, USP retirée du sac à perfusion.
Étape 4 : Prélever le volume requis de solution reconstituée dans le ou les flacons
Tepezza, selon le poids du patient (en kg), et le transférer dans un sac à perfusion intraveineuse contenant une solution de chlorure de sodium à 0,9 %, USP. Mélanger la solution diluée en retournant le sac doucement. Ne pas agiter.
- Il faut prendre les mesures nécessaires pour assurer la stérilité de la solution préparée.
Tepezza ne contient aucun agent de conservation. La durée de conservation cumulative totale de la solution Tepezza reconstituée dans le flacon et de la solution diluée dans le sac à perfusion contenant une solution injectable de chlorure de sodium à 0,9 %, USP, est de 4 heures à une température ambiante comprise entre 20 °C et 25 °C ou jusqu’à 48 heures au réfrigérateur, entre 2 °C et 8 °C, à l’abri de la lumière. Si la solution diluée a été réfrigérée avant l’administration, il faut lui permettre d’atteindre la température ambiante avant la perfusion.
Ne pas congeler la solution reconstituée ni la solution diluée. Voir la section 11, Conservation, stabilité et mise au rebut.
Jeter le ou les flacons, de même que tout contenu non utilisé. Voir la section 12, Particularités de manipulation du produit.
Tableau 1. Reconstitution
| Volume | Volume d’eau stérile pour | Volume approximatif du mélange obtenu | Concentration par mLa | ||||
| du | injection, USP, à ajouter au | ||||||
| flacon | flacon | ||||||
| 20 mL | 10 mL | 10,5 mL | 47,6 mg/mL | ||||
a La solution reconstituée Tepezza doit être diluée dans une solution injectable de chlorure de sodium à 0,9 %, USP, avant la perfusion. Voir la section 4.3, Reconstitution, Étapes 3 et 4.
4.4 Administration
Tepezza doit être dilué avant l’administration. Voir la section 4.3, Reconstitution.
Administrer la solution diluée par voie intraveineuse sur 90 minutes pour les deux premières perfusions. Si la perfusion est bien tolérée, la durée des perfusions suivantes peut être réduite à 60 minutes, au minimum. Si la perfusion n’est pas bien tolérée, la durée des perfusions suivantes doit demeurer d’au moins 90 minutes.
Ne pas administrer Tepezza par injection rapide dans la tubulure intraveineuse ni sous forme de bolus intraveineux. Tepezza ne doit pas être administré en même temps que d’autres agents.
4.5 Dose oubliée
Si le patient rate un rendez-vous pour une perfusion, le médecin déterminera le moment où la dose suivante de Tepezza sera administrée.
Le moment de l’administration de la dose prévue suivante doit être ajusté de façon à ce que les doses demeurent espacées de 3 semaines.
5 Surdose
Aucune donnée n’est disponible au sujet de patients ayant reçu une surdose. Il n’existe aucun antidote connu pour une surdose de téprotumumab. Le traitement consiste à interrompre l’administration du médicament et à administrer un traitement de soutien. Voir la section 7, Mises en garde et précautions.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou appelez au numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau
2. Formes posologiques, concentrations, composition et emballage
Tepezza est une poudre lyophilisée stérile blanche à blanc cassé présentée dans un flacon en verre transparent de 20 mL, sans agent de conservation, pour reconstitution et dilution. Chaque boîte contient un flacon unidose de 500 mg.
7 Mises en garde et précautions
Conduite de véhicules et utilisation de machines
Il est possible que Tepezza ait une légère influence sur la capacité à conduire et à utiliser des machines, car de la fatigue et des céphalées ont été signalées lors de l’utilisation de ce produit.
Il faut faire preuve de prudence lors de la conduite de véhicules ou de l’utilisation de machines potentiellement dangereuses.
| Voie | Forme posologique / teneur / | Ingrédients non médicinaux | ||||
| d’administration | composition | |||||
Perfusion intraveineuse | Poudre stérile pour concentré de solution pour perfusion / 500 mg de téprotumumab par flacon | chlorhydrate de L-histidine monohydraté, L-histidine, polysorbate 20 et tréhalose dihydraté | ||||
Oreille/nez/gorge
Troubles de l’audition
Tepezza peut causer de graves troubles de l’audition, y compris une perte auditive. Dans certains cas, ces troubles de l’audition peuvent être permanents et pourraient faire en sorte que le recours à des prothèses auditives soit recommandé. Des événements liés aux troubles de l’audition (les événements signalés étaient les suivants : surdité, hypoacousie neurosensorielle, dysfonctionnement de la trompe d’Eustache, distension de la trompe d’Eustache, hyperacousie, hypoacousie, autophonie, acouphène et affection du tympan) sont survenus chez 10,8 % des patients traités par Tepezza au cours des essais cliniques et dans le cadre de l’utilisation du produit après sa commercialisation (voir la section 8, Effets indésirables). Il faut procéder à des examens auditifs chez tous les patients avant, pendant et après le traitement par Tepezza.
Il faut conseiller aux patients d’arrêter de fumer et d’éviter tout autre facteur de risque de troubles de l’audition, y compris l’exposition à des bruits de forte intensité et l’utilisation concomitante de médicaments ototoxiques pendant le traitement par Tepezza.
Système endocrinien et métabolisme
Hyperglycémie
Une hyperglycémie ou une augmentation du taux sanguin de glucose peut survenir chez les patients traités par Tepezza. Dans les essais cliniques à double insu sur l’ophtalmopathie thyroïdienne en phase active, 12,6 % des patients ont présenté une manifestation hyperglycémique (79 % d’entre eux avaient une intolérance au glucose ou un diabète préexistant); les manifestations hyperglycémiques signalées étaient les suivantes : hyperglycémie (ou augmentation du taux sanguin de glucose), intolérance au glucose ou diabète. Des cas d’acidocétose diabétique et d’état d’hyperglycémie hyperosmolaire ont également été signalés au cours d’autres essais cliniques portant sur l’ophtalmopathie thyroïdienne et dans le cadre de l’utilisation du produit après sa commercialisation (voir la section 3, Encadré sur les mises en garde et précautions importantes).
Avant la perfusion de Tepezza, procéder à une évaluation visant à déceler la présence d’un taux sanguin élevé de glucose et de symptômes d’hyperglycémie. Veiller à ce que les patients qui présentent une hyperglycémie ou un diabète préexistant fassent l’objet de mesures de maîtrise de la glycémie appropriées avant de commencer à recevoir Tepezza et pendant le traitement. Il faut surveiller de près tous les patients pour déceler la présence d’un taux sanguin élevé de glucose et de symptômes d’hyperglycémie durant le traitement par Tepezza et pendant au moins 6 mois après l’administration de la dernière dose de Tepezza. S’il y a lieu, apporter les modifications nécessaires au traitement en cours contre le diabète ou amorcer un tel traitement, conformément aux normes de pratique clinique.
Appareil digestif
Exacerbation d’une maladie inflammatoire de l’intestin préexistante
Tepezza peut causer une exacerbation d’une maladie inflammatoire de l’intestin (MII) préexistante. Surveiller l’état des patients atteints d’une MII afin de déceler une poussée de la maladie. En cas d’exacerbation présumée d’une MII, envisager l’arrêt du traitement par Tepezza (voir la section 8, Effets indésirables).
Système immunitaire
Réactions à la perfusion
Tepezza peut causer des réactions à la perfusion. Des réactions à la perfusion ont été signalées chez environ 4 % des patients traités par Tepezza. Les signes et symptômes de réactions liées à la perfusion incluent les suivants : augmentation passagère de la tension artérielle, sensation de chaleur, tachycardie, dyspnée, céphalée et douleur musculaire. Les réactions à la perfusion peuvent survenir pendant une perfusion, quelle qu’elle soit, ou au cours de la période de 1,5 heure qui suit une perfusion. Les réactions à la perfusion signalées sont habituellement d’intensité légère ou modérée, et peuvent généralement être prises en charge avec succès par l’interruption de la perfusion ou en ralentissant le débit de la perfusion, et par l’administration de corticostéroïdes et d’antihistaminiques (voir la section 8, Effets indésirables).
Chez les patients qui présentent une réaction à la perfusion, la prémédication par un antihistaminique, un antipyrétique ou un corticostéroïde et/ou l’administration des perfusions subséquentes à un débit inférieur sont des mesures qui doivent être envisagées.
Santé reproductive
Fertilité
Aucune étude n’a été menée afin d’évaluer les effets de Tepezza sur la fertilité.
7.1 Populations particulières
7.1.1 Grossesse
Tepezza est contre-indiqué pendant la grossesse (voir la section 2, Contre-indications). Les patientes aptes à procréer doivent utiliser des méthodes contraceptives efficaces avant de commencer le traitement, durant le traitement et pendant 6 mois après l’administration de la dernière dose de Tepezza. Si la patiente devient enceinte pendant le traitement, il faut arrêter le traitement par Tepezza et informer la patiente des risques potentiels pour le fœtus.
Il n’existe aucune donnée au sujet de l’utilisation de Tepezza chez les femmes enceintes.
Tepezza peut avoir des effets nocifs sur le fœtus lorsqu’il est administré à une femme enceinte, d’après les effets tératogènes observés chez les animaux et compte tenu de son mode d’action, soit l’inhibition du récepteur du facteur de croissance insulinomimétique de type 1 (IGF-1R). L’administration de téprotumumab à des singes cynomolgus gravides a donné lieu à un retard de croissance fœtal et à des effets tératogènes, soit des anomalies externes et squelettiques de la tête et du crâne. La présence de téprotumumab a été détectée dans le sérum des fœtus simiens, ce qui indique que le téprotumumab traverse la barrière placentaire. L’exposition au téprotumumab peut aussi donner lieu à une augmentation des pertes fœtales (voir la section 16, Toxicologie non clinique, Toxicologie pour la reproduction et le développement).
7.1.2 Allaitement
Il n’a pas été déterminé si le téprotumumab était excrété dans le lait maternel chez l’humain. Le téprotumumab a eu des effets toxiques sur le développement chez les animaux (voir la section 16, Toxicologie non clinique, Toxicologie pour la reproduction et le développement). Par conséquent, à titre de précaution, Tepezza ne doit pas être utilisé pendant l’allaitement.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de Tepezza dans la population pédiatrique n’ont pas été démontrées. Par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada. Tepezza peut avoir des effets nocifs sur les enfants après la naissance, y compris au cours de l’adolescence, tant que la croissance et la maturation ne sont pas terminées, compte tenu de son mode d’action et des effets indésirables observés chez les jeunes animaux. L’administration de téprotumumab à de jeunes singes cynomolgus a donné lieu à des effets indésirables liés au poids corporel, notamment une diminution du gain de poids corporel et une perte de poids corporel, ainsi qu’à des effets indésirables touchant le développement osseux (réduction de la masse et de la résistance osseuses et rétrécissement des os) (voir la section 16, Toxicologie non clinique).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Au cours des essais cliniques ayant porté sur l’utilisation de Tepezza chez des patients atteints d’ophtalmopathie thyroïdienne modérée à sévère en phase active, 14 % (32/225) des participants étaient âgés de 65 ans ou plus. Voir la section 10.3, Pharmacocinétique, Populations et états pathologiques particuliers.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables signalés le plus souvent durant le traitement, au cours des essais cliniques, chez les patients atteints d’ophtalmopathie thyroïdienne modérée à sévère en phase active ont été les spasmes musculaires, l’alopécie, la diarrhée, les nausées, l’hyperglycémie et les troubles de l’audition. Voir les sections 7, Mises en garde et précautions et 8.2, Effets indésirables observés au cours des essais cliniques.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’innocuité de Tepezza a été évaluée au cours de 3 études cliniques à répartition aléatoire, à double insu, contrôlées par placebo auxquelles ont participé 224 patients atteints d’ophtalmopathie thyroïdienne en phase active (111 ont reçu Tepezza et 113 ont reçu un placebo). Les patients ont reçu un traitement par Tepezza (10 mg/kg lors de la première perfusion et 20 mg/kg pour les 7 perfusions suivantes) ou un placebo administré par perfusion intraveineuse toutes les 3 semaines, pour un total de 8 perfusions. La plupart des patients ont
reçu les 8 perfusions (89 % des patients traités par Tepezza, et 91 % des patients recevant le placebo).
Les effets indésirables les plus courants (≥ 5 %), dont la fréquence était plus élevée dans le groupe téprotumumab que dans le groupe témoin au cours de la période de traitement à double insu des 3 études, sont résumés dans le Tableau 3.
Tableau 3. Effets indésirables survenus chez au moins 5 % des patients traités par Tepezza et dont la fréquence dépassait celle du groupe placebo par plus de 1 %
| Téprotumumab | Placebo | ||||||
| n = 111 | n = 113 | ||||||
| (%) | (%) | ||||||
| Troubles de l’oreille et du labyrinthe | |||||||
| Troubles de l’auditiona | 12 (11 %) | 1 (1 %) | |||||
| Gêne aux oreillesb | 7 (6 %) | 1 (1 %) | |||||
| Troubles gastro-intestinaux | |||||||
| Diarrhée | 14 (13 %) | 8 (7 %) | |||||
| Nausées | 14 (13 %) | 8 (7 %) | |||||
| Infections | |||||||
| Infection des voies urinairesc | 8 (7 %) | 2 (2 %) | |||||
| Troubles du métabolisme et de la nutrition | |||||||
| Hyperglycémied | 14 (13 %) | 2 (2 %) | |||||
| Troubles de l’appareil locomoteur et du tissu conjonctif | |||||||
| Spasmes musculaires | 25 (23 %) | 6 (5 %) | |||||
| Troubles du système nerveux | |||||||
| Fatigue | 8 (7 %) | 6 (5 %) | |||||
| Dysgueusiee | 10 (9 %) | 0 | |||||
| Troubles de la peau et du tissu sous-cutané | |||||||
| Alopécie | 18 (16 %) | 7 (6 %) | |||||
| Sécheresse cutanée | 10 (9 %) | 0 | |||||
| Trouble unguéalf | 6 (5 %) | 1 (1 %) | |||||
| a Les troubles de l’audition incluent la perte auditive (surdité), le dysfonctionnement de la trompe d’Eustache, la | |||||||
| distension de la trompe d’Eustache, l’hyperacousie, l’hypoacousie, l’autophonie, l’acouphène et l’hypoacousie | |||||||
| neurosensorielle. | |||||||
| b La gêne aux oreilles inclut la gêne aux oreilles et la douleur aux oreilles. Les événements signalés comme une | |||||||
| pression dans les oreilles, une congestion des oreilles et une sensation de blocage dans les oreilles ont été | |||||||
| considérés comme de la gêne aux oreilles. | |||||||
| c L’infection des voies urinaires inclut l’infection des voies urinaires et la cystite. | |||||||
| d Hyperglycémie (inclut l’augmentation du taux sanguin de glucose, le diabète et l’intolérance au glucose). | |||||||
| e La dysgueusie inclut la dysgueusie, l’hypogueusie et l’altération du sens gustatif. | |||||||
| f Le trouble unguéal inclut l’ongle incarné, le changement de couleur de l’ongle, le trouble unguéal et | |||||||
| l’onychoclasie. | |||||||
Troubles menstruels
Chez les femmes aptes à procréer qui ont participé aux études, des troubles menstruels (aménorrhée, dysménorrhée, saignements menstruels abondants, hypoménorrhée, irrégularité menstruelle) ont été signalés par 14,3 % (5 femmes sur 35) des participantes traitées par le téprotumumab et par aucune de celles qui ont reçu le placebo au cours de la période de traitement à double insu. Les cas de troubles menstruels survenus dans le groupe téprotumumab étaient bénins, d’intensité légère ou modérée, et aucun n’a entraîné l’arrêt du traitement par le téprotumumab.
Variation du poids corporel
Au cours de la période de traitement à double insu, la variation moyenne du poids corporel par rapport aux valeurs initiales était de 0,95 kg à la semaine 12 et de 1,33 kg à la semaine 24 dans le groupe placebo, alors qu’elle était de −0,84 kg à la semaine 12 et de −1,10 kg à la semaine 24 dans le groupe téprotumumab. À la semaine 24, une proportion plus élevée de participants du groupe téprotumumab, comparativement au groupe placebo, présentaient une diminution du poids corporel par rapport aux valeurs initiales, soit respectivement une diminution de 5 à < 10 %/de grade 1 : 9,9 % c. 3,5 %; une diminution de 10 à < 20 %/de grade 2 : 2,7 % c. 0,9 %; et une diminution ≥ 20 %/de grade 3 : 0,9 % c. 0 %. Lors de l’étude comportant une période de suivi de 48 semaines après l’administration de la dernière dose de téprotumumab, la variation moyenne du poids corporel s’était estompée et le poids corporel était revenu aux valeurs initiales à la semaine 48.
Hypersensibilité et réactions à la perfusion
Des réactions à la perfusion ont été observées chez 4 des 111 (3,6 %) participants traités par le téprotumumab au cours de la période de traitement à double insu; la totalité de ces événements étaient d’intensité légère ou modérée, et 3 d’entre eux étaient bénins. L’événement grave est survenu 6 minutes après le début de la première perfusion de téprotumumab et s’est résorbé après l’arrêt de la perfusion et l’administration d’antihistaminiques et de corticostéroïdes. Les symptômes de réactions liées à la perfusion incluaient les suivants : sensation de chaleur, éruption cutanée, augmentation de la tension artérielle, tachycardie, sensation d’obstruction épiglottique et dyspnée (sans hypoxie). Les symptômes sont apparus pendant la perfusion ou au cours des 90 minutes suivant la perfusion. Certains patients ont nécessité un traitement symptomatique, et tous les événements se sont résorbés sans complications. Deux participants ont arrêté le traitement par le téprotumumab, un sujet a continué le traitement avec l’administration d’une prémédication avant les perfusions suivantes, et un sujet a poursuivi le traitement sans qu’il soit nécessaire de lui administrer un traitement médical. Voir la section 7, Mises en garde et précautions.
Aucun événement lié à l’anaphylaxie n’a été signalé pendant le traitement par le téprotumumab.
Perte auditive
Au cours de la période de traitement à double insu, 12 des 111 (10,8 %) participants du groupe téprotumumab ont signalé 16 événements indésirables liés aux troubles de l’audition, et 1 des 113 (0,9 %) participants du groupe placebo a signalé un événement. Les événements signalés étaient notamment les suivants : autophonie, surdité, dysfonctionnement de la trompe d’Eustache, distension de la trompe d’Eustache, hyperacousie, hypoacousie, hypoacousie neurosensorielle et acouphène. La médiane du temps écoulé avant la survenue d’un événement lié aux troubles de l’audition chez les sujets exposés au téprotumumab était de 81 jours (écart interquartile : 42, 119 jours); 8 des 16 événements se sont résorbés pendant la
période d’étude, après une durée médiane de 160 jours (écart interquartile : 12, 187 jours), tandis que les autres événements persistaient à la fin de l’étude, la durée médiane du suivi après leur apparition étant de 160 jours (écart interquartile : 157, 195 jours). Un événement a entraîné l’arrêt du traitement par le téprotumumab, 3 événements ont fait l’objet d’un traitement médical, et 3 événements ont donné lieu à l’orientation du sujet vers un otorhinolaryngologiste ou aux fins d’évaluation en vue du recours à des prothèses auditives. Voir la section 7, Mises en garde et précautions.
Hyperglycémie et événements apparentés
Au cours de la période de traitement à double insu, l’hyperglycémie et des événements apparentés (augmentation du taux sanguin de glucose, intolérance au glucose et diabète) ont été signalés chez 14 des 111 (12,6 %) participants traités par le téprotumumab et par 2 des 113 (1,8 %) sujets qui ont reçu le placebo. Au début de l’étude, 8 des 14 participants traités par le téprotumumab étaient atteints de diabète, 3 présentaient un prédiabète, et 3 avaient une glycémie normale. La majorité des événements liés à l’hyperglycémie dans le groupe téprotumumab étaient bénins et consistaient en des événements de grade 1 ou 2. Le traitement par de nouveaux médicaments a été instauré pour la maîtrise de la glycémie ou des modifications ont été apportées au traitement en cours chez 7 des 14 participants; chez 6 de ces 7 sujets, ce traitement était toujours utilisé à la fin de l’étude. Aucun participant n’a arrêté le traitement en raison d’un événement lié à l’hyperglycémie. Voir les sections 3, Encadré sur les mises en garde et précautions importantes et 7, Mises en garde et précautions.
Chez les participants traités par le téprotumumab qui présentaient un diabète ou un prédiabète préexistant, l’augmentation de la glycémie à jeun et du taux d’HbA1c au cours de la période de traitement à double insu a été plus importante que chez les sujets ayant une glycémie normale.
Chez la plupart des patients, l’hyperglycémie et les taux élevés d’HbA1c se sont corrigés en l’espace de 3 à 6 mois après la fin du traitement par le téprotumumab.
Maladie inflammatoire de l’intestin
Trois personnes atteintes d’une maladie inflammatoire de l’intestin (MII) ont participé aux essais cliniques à double insu. Au cours de la période de traitement à double insu, les 2 participants qui recevaient le traitement par le téprotumumab ont présenté une exacerbation de la MII et ont dû être hospitalisés; le sujet qui recevait le placebo n’a signalé aucun événement lié à la MII.
Spasmes musculaires
Au cours de la période de traitement à double insu, des spasmes musculaires ont été signalés par 25 des 111 (22,5 %) participants du groupe téprotumumab. Les événements étaient d’intensité légère ou modérée, bénins et de courte durée, et ont généralement pu être pris en charge sans qu’il soit nécessaire d’interrompre ou d’arrêter le traitement.
Troubles cutanés, capillaires et unguéaux
Dans l’ensemble, des événements touchant la peau, les cheveux et les ongles ont été signalés chez 25 des 111 (22,5 %) participants traités par le téprotumumab. Tous les cas de sécheresse cutanée, de perte de cheveux et de trouble unguéal étaient bénins, d’intensité légère ou modérée et n’ont pas entraîné l’arrêt du traitement.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Sans objet
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les événements indésirables signalés à une fréquence ˂ 5 % chez les patients traités par Tepezza sont résumés ci-après :
Troubles gastro-intestinaux : Maladie inflammatoire de l’intestin
Lésion, empoisonnement et complications liées à une intervention : Réaction liée à la perfusion
Troubles du métabolisme et de la nutrition : Acidocétose diabétique
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Sans objet
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Glycémie à jeun
Au cours des études à double insu, la glycémie à jeun moyenne a augmenté de 0,615 mmol/L dans le groupe téprotumumab, comparativement à 0,015 mmol/L dans le groupe placebo à la semaine 24. De 10 à 36 % des sujets du groupe téprotumumab ayant une glycémie normale au départ ont présenté une glycémie à jeun élevée pendant le traitement par le téprotumumab, alors que c’était le cas de 4 à 23 % des sujets du groupe placebo.
Hémoglobine A1c (HbA1c)
Au cours des études à double insu, le taux moyen d’HbA1c a augmenté de 0,32 dans le groupe téprotumumab, comparativement à 0,03 dans le groupe placebo à la semaine 24. Dans le groupe téprotumumab, 18 % des sujets présentaient une augmentation > 0,5 % du taux d’HbA1c durant le traitement par le téprotumumab, comparativement à 2 % des sujets dans le groupe placebo.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été recensés après la mise en marché de Tepezza. Comme ces effets sont déclarés volontairement par une population de taille incertaine, leur fréquence et leur lien causal avec l’exposition au médicament ne peuvent pas toujours être établis avec certitude.
Troubles du métabolisme et de la nutrition : acidocétose diabétique, état d’hyperglycémie hyperosmolaire.
Troubles de l’oreille : troubles de l’audition graves, y compris perte auditive, qui peuvent être permanents dans certains cas.
Troubles du système nerveux : encéphalopathie
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude n’a été effectuée afin d’évaluer les interactions médicamenteuses associées à Tepezza.
9.3 Interactions médicament-comportement
L’interaction de Tepezza avec les risques comportementaux individuels (p. ex., tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été établies.
9.5 Interactions médicament-aliment
Les interactions avec des aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des plantes médicinales n’ont pas été établies.
9.7 Interactions médicament examens de laboratoire
Les interactions avec des examens de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
Le mode d’action du téprotumumab chez les patients atteints d’ophtalmopathie thyroïdienne n’a pas été entièrement élucidé. Le téprotumumab se lie au récepteur du facteur de croissance insulinomimétique de type 1 (IGF-1R) et en bloque l’activation et la signalisation.
10.2 Pharmacodynamie
Aucune étude en règle portant sur la pharmacocinétique du téprotumumab n’a été effectuée.
10.3 Pharmacocinétique
La pharmacocinétique du téprotumumab a été décrite au moyen d’un modèle pharmacocinétique populationnel à deux compartiments d’après les données obtenues auprès de 10 sujets en bonne santé ayant reçu une seule dose de 1500 mg par voie intraveineuse et de 176 patients atteints d’ophtalmopathie thyroïdienne (première perfusion de 10 mg/kg suivie de 7 doses de 20 mg/kg toutes les 3 semaines). Après l’administration du médicament à la posologie recommandée, l’estimation des moyennes géométriques (coefficient de variation en pourcentage [CV%]) pour l’aire sous la courbe (ASC) à l’état d’équilibre, la concentration maximale (Cmax) et la concentration minimale (Cmin) du téprotumumab ont été respectivement de 131 (± 18,4 %) mg*h/mL, de 630 (18,1 %) mcg/mL et de 149 (22,9 %) mcg/mL.
Absorption
Le téprotumumab est administré par perfusion intraveineuse.
Distribution
Après l’administration de Tepezza à la posologie recommandée, les valeurs moyennes (± É.-T.) estimées d’après l’analyse pharmacocinétique populationnelle en ce qui concerne le volume de distribution dans le compartiment central et le volume de distribution périphérique du téprotumumab étaient respectivement de 3,01 (± 0,77) L et de 3,76 (± 0,60) L.
Métabolisme
Le métabolisme du téprotumumab n’a pas été entièrement élucidé. Cependant, le métabolisme du téprotumumab passe vraisemblablement par la protéolyse.
Élimination
Après l’administration de Tepezza à la posologie recommandée, les valeurs moyennes (± É.-T.) estimées d’après l’analyse pharmacocinétique populationnelle en ce qui concerne la clairance du téprotumumab étaient de 0,27 (± 0,07) L/jour, et la demi-vie d’élimination était de 22 (± 4) jours.
Populations et états pathologiques particuliers
Aucune différence pertinente sur le plan clinique n’a été observée en ce qui concerne la pharmacocinétique du téprotumumab en fonction de l’âge (de 18 à 80 ans), du sexe, de la race ou de l’origine ethnique, du poids (de 43 à 169 kg), de la fonction rénale (clairance de la créatinine estimée par l’équation Cockcroft-Gault de 32,6 à 278 mL/min), de la bilirubinémie (de 2,60 à 24,5 µmol/L), du taux d’aspartate aminotransférase (de 8 à 73 U/L) ou du taux d’alanine aminotransférase (de 7 à 174 U/L). L’effet de l’insuffisance hépatique sur la pharmacocinétique du téprotumumab est inconnue.
10.4 Immunogénicité
Comme c’est le cas pour toutes les protéines thérapeutiques, ce médicament peut être associé à un risque d’immunogénicité.
La détection de la formation d’anticorps est fortement liée à la sensibilité et à la spécificité de la technique de dosage. De plus, l’incidence des résultats positifs au dosage des anticorps (notamment des anticorps neutralisants) peut être influencée par plusieurs facteurs, notamment la méthode de dosage, la manipulation de l’échantillon, le moment du prélèvement de l’échantillon, les médicaments concomitants et la présence d’une maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence d’anticorps dans les études décrites ci-dessous avec l’incidence d’anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
Lors des études à répartition aléatoire contrôlées par placebo (OPTIC et OPTIC-J) au cours desquelles le téprotumumab a été administré par voie intraveineuse pendant une période de 24 semaines, 3,0 % (2/67) des participants atteints d’ophtalmopathie thyroïdienne en phase active ont eu un résultat positif en ce qui concerne la présence d’anticorps anti-médicament de liaison, quoique de faibles titres, aux visites effectuées après le début de l’étude. La présence d’anticorps anti-médicament n’a eu aucun effet apparent sur l’efficacité, l’innocuité et la pharmacocinétique du médicament.
11 Conservation, stabilité et mise au rebut
Conserver au réfrigérateur entre 2 °C et 8 °C; laisser dans l’emballage original jusqu’au moment de l’utilisation afin de protéger le produit de la lumière. Ne pas congeler.
Le produit ne contient aucun agent de conservation. La durée de conservation cumulative totale de la solution Tepezza reconstituée dans le flacon et de la solution diluée dans le sac à perfusion contenant une solution injectable de chlorure de sodium à 0,9 % est de 4 heures à une température ambiante comprise entre 20 °C et 25 °C ou jusqu’à 48 heures au réfrigérateur, entre 2 °C et 8 °C, à l’abri de la lumière. Si la solution diluée a été réfrigérée avant l’administration, il faut lui permettre d’atteindre la température ambiante avant la perfusion.
Jeter le ou les flacons, de même que tout contenu non utilisé.
12 Particularités de manipulation du produit
Jeter la solution si la présence de toute particule ou d’un changement est observée.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : Téprotumumab
Nom chimique : Immunoglobuline G1 anti-(récepteur du facteur de croissance insulinomimétique de type 1 humain)
Formule moléculaire et masse moléculaire : Le téprotumumab est un anticorps monoclonal humain recombinant de la sous-classe immunoglobuline G1 (IgG1) dont le poids moléculaire est de 148 kDa. Le téprotumumab se compose de deux chaînes lourdes formées de 448 acides aminés et de deux chaînes légères formées de 215 acides aminés.
Structure : Le téprotumumab se compose de deux hétérodimères. Chacun des hétérodimères est formé d’une chaîne polypeptidique lourde et d’une chaîne polypeptidique légère. Les quatre chaînes polypeptidiques de la molécule d’anticorps sont réunies par des ponts disulfure. Chaque chaîne lourde présente une N-glycosylation en position asparagine 298.
Propriétés physicochimiques : Le téprotumumab est un inhibiteur du récepteur du facteur de croissance insulinomimétique de type 1 (IGF-1R). Il s’agit d’un anticorps monoclonal IgG1 entièrement humain produit dans des cellules ovariennes de hamster chinois (CHO-DG44).
Norme pharmaceutique : Reconnue
Caractéristiques du produit :
Tepezza est une préparation de téprotumumab, un anticorps monoclonal IgG1 entièrement humain produit dans des cellules ovariennes de hamster chinois (CHO-DG44) à l’aide de techniques de recombinaison de l’ADN. Tepezza est fourni sous forme de poudre lyophilisée stérile, sans agent de conservation, pour reconstitution et dilution aux fins de perfusion intraveineuse.
14 Études cliniques
14.1 Études cliniques par indication
Ophtalmopathie thyroïdienne en phase active
Tableau 4. Résumé des données démographiques des patients dans les études cliniques sur le traitement de l’ophtalmopathie thyroïdienne
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge | Sexe | ||
| moyen, | |||||||
| ans (min.- | |||||||
| max.) | |||||||
Étude OPTIC (HZNP-TEP-301) | Étude multicentrique et multinationale de phase III, à répartition aléatoire, à double insu et à groupes parallèles, contrôlée par placebo | Tepezza (10 mg/kg pour la première perfusion, puis 20 mg/kg pour les 7 perfusions suivantes) ou placebo (rapport de 1:1) administré toutes les 3 semaines, pour un total de 8 perfusions i.v. Durée : 24 semaines | Total : 83 Placebo : 42 Tépro : 41 | Placebo : 48,9 (20-73) Tépro : 51,6 (31-79) | Placebo : F : 31 M : 11 Tépro : F : 29 M : 12 | ||
Étude OPTIC-J | Étude multicentrique de phase III, à répartition aléatoire, à double insu et à groupes parallèles, contrôlée par placebo, menée auprès de patients japonais atteints d’ophtalmopathie thyroïdienne en phase active | Total : 54 Placebo : 27 Tépro : 27 | Placebo : 50,0 (39-62) Tépro : 46,6 (20-73) | Placebo : F : 20 M : 7 Tépro : F : 18 M : 9 | |||
F : féminin; i.v. : intraveineuse; M : masculin; tépro : téprotumumab
L’étude OPTIC est une étude à répartition aléatoire, à double insu et contrôlée par placebo qui a été menée auprès de patients atteints d’ophtalmopathie thyroïdienne modérée à sévère en phase active. L’ophtalmopathie thyroïdienne en phase active était définie comme l’obtention d’un score d’activité clinique (CAS) ≥ 4/7 pour l’œil le plus gravement atteint au moment de la sélection et du début de l’étude. L’ophtalmopathie thyroïdienne modérée à sévère était associée à au moins 1 des caractéristiques suivantes : rétraction palpébrale ≥ 2 mm, atteinte modérée ou sévère des tissus mous, exophtalmie excédant de ≥ 3 mm la normale pour la race et le sexe, diplopie intermittente ou constante. Les patients présentaient une euthyroïdie ou des taux de thyroxine et de triiodothyronine libre qui, s’ils étaient supérieurs ou inférieurs aux limites de la normale, s’en écartaient au maximum de 50 %. Les patients ayant reçu une intervention chirurgicale pour le traitement de l’ophtalmopathie thyroïdienne n’étaient pas autorisés à participer à l’étude. Au début de l’étude, la proptose médiane était de 23 mm, et les valeurs variaient de 16 à 33 mm. Le score CAS initial médian pour l’œil étudié était de 5 (min.-max. : 4-7) et la médiane du temps écoulé depuis le diagnostic d’ophtalmopathie thyroïdienne était de 6,78 mois (min.-max. : 0,9-10,3 mois).
Le paramètre d’évaluation principal était le taux de réponse de la proptose, défini comme le pourcentage de participants présentant une réduction de ≥ 2 mm de la proptose par rapport aux valeurs initiales pour l’œil étudié, sans détérioration (augmentation de ≥ 2 mm) de la proptose de l’œil opposé à la semaine 24.
Résultats de l’étude
Les résultats relatifs à l’efficacité sont résumés dans le Tableau 5.
Tableau 5. Résultats relatifs à l’efficacité chez les patients atteints d’ophtalmopathie thyroïdienne à la semaine 24 de l’étude OPTIC
(ensemble d’analyse de la population en intention de traiter)
Placebo (N = 42) | Tepezza (N = 41) | Différence entre les traitements (IC à 95 %) | Valeur de p | |
| Paramètre d’évaluation principal | ||||
| Taux de réponse de la proptosec, % (n) | 10 % (4) | 83 % (34) | 73 % (59, 88) | < 0,05a |
| Paramètre d’évaluation secondaire | ||||
| Variation moyenne de la proptose (mm) à la semaine 24, par rapport aux valeurs initiales, MC (ET) | −0,54 (0,19) | −2,82 (0,19) | −2,28 (−2,77, −1,80) | < 0,05b |
IC : intervalle de confiance; MC : méthode des moindres carrés
Remarque : Les paramètres d’évaluation secondaires ont fait l’objet d’une analyse hiérarchique afin de tenir compte de la multiplicité.
Tous les tests statistiques étaient bilatéraux et comparés à un seuil de signification de 5 %. a Test de Cochran-Mantel-Haenszel (CMH) stratifié en fonction de l’état relatif à l’utilisation de tabac (fumeur ou non-fumeur).
b Résultats d’une analyse réalisée au moyen d’un modèle à effets mixtes pour mesures répétées (MMMR) faisant appel à une matrice de covariance non structurée tenant compte des interactions liées à la valeur initiale, à l’état relatif à l’utilisation de tabac, au groupe de traitement, à la visite, à la visite en fonction du traitement et à la visite en fonction de la valeur initiale. Tout patient pour lequel on ne disposait d’aucune valeur après le début de l’étude se voyait attribuer par imputation une valeur de 0 pour ce qui est de la variation par rapport à la valeur initiale à la première visite suivant le début de l’étude.
c Le taux de réponse de la proptose était défini comme la proportion de patients présentant une réduction de ≥ 2 mm de la proptose par rapport aux valeurs initiales pour l’œil étudié, sans détérioration (augmentation de ≥ 2 mm) de la proptose de l’œil opposé.
Figure 1. Variation de la proptose sur 24 semaines, par rapport aux valeurs initiales – étude OPTIC (ensemble d’analyse de la population en intention de traiter; œil étudié)
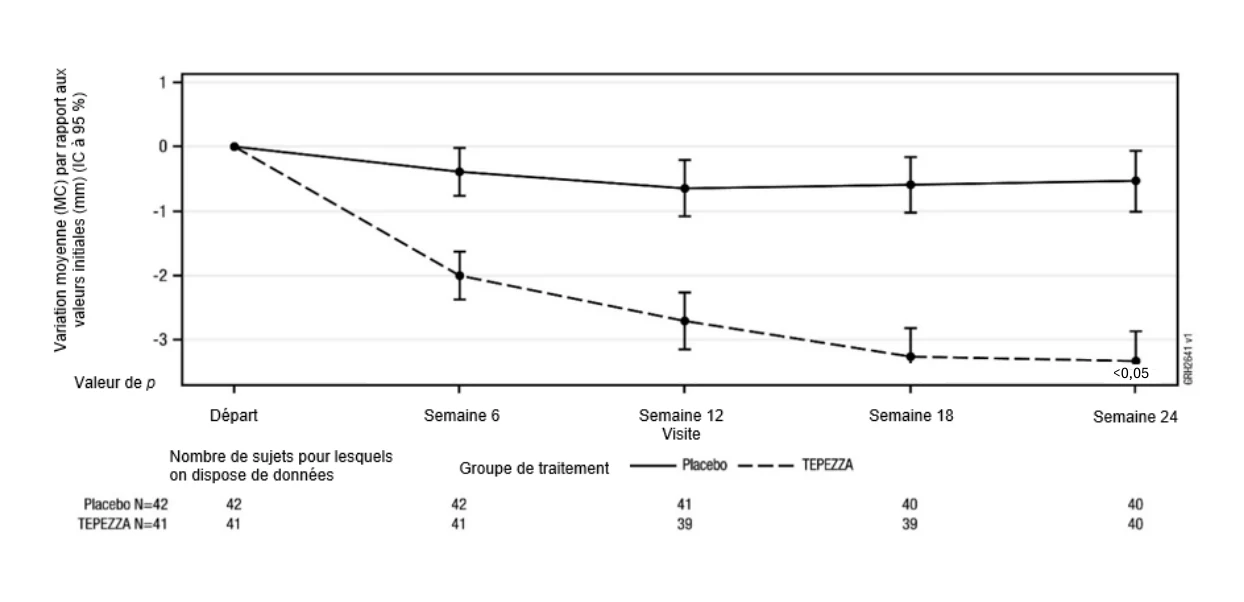
IC : intervalle de confiance; MC : méthode des moindres carrés
Les résultats relatifs à l’efficacité observés dans l’œil opposé étaient similaires.
Après l’arrêt du traitement par le téprotumumab dans l’étude OPTIC, 56 % des patients (19 patients sur 34) qui obtenaient une réponse relativement à la proptose à la semaine 24 conservaient cette réponse à la semaine 72.
Cinquante-six (56) patients (67 %) étaient atteints de diplopie au début de l’étude. Chez ces patients, le taux de réponse de la diplopie à la semaine 24 était de 68 % (19/28) dans le groupe téprotumumab, et de 29 % (8/28) dans le groupe placebo. La réponse de la diplopie était définie comme la réduction de ≥ 1 grade de la diplopie pour l’œil étudié, sans détérioration (aggravation de ≥ 1 grade) de l’œil opposé, à la semaine 24 chez les patients présentant une diplopie de grade > 0 au début de l’étude.
L’étude OPTIC-J est une étude à répartition aléatoire, à double insu et contrôlée par placebo qui a été menée auprès de patients japonais atteints d’ophtalmopathie thyroïdienne modérée à sévère en phase active. L’ophtalmopathie thyroïdienne en phase active était définie comme l’obtention d’un score CAS ≥ 3/7 pour l’œil le plus gravement atteint au moment de la sélection et du début de l’étude. L’ophtalmopathie thyroïdienne modérée à sévère en phase active était associée à au moins 1 des caractéristiques suivantes : rétraction palpébrale ≥ 2 mm, atteinte modérée ou sévère des tissus mous, diplopie intermittente ou constante. Les patients présentaient une euthyroïdie ou des taux de thyroxine et de triiodothyronine libre qui, s’ils étaient supérieurs ou inférieurs aux limites de la normale, s’en écartaient au maximum de 50 %. Les patients ayant reçu une radiothérapie orbitaire ou une intervention chirurgicale pour le traitement de l’ophtalmopathie thyroïdienne n’étaient pas autorisés à participer à l’étude. Au début de l’étude, la proptose médiane était de 20,0 mm, et les valeurs variaient de 14,5 à 27,0 mm; de plus 42 patients (77,8 %) présentaient une diplopie. Le score CAS initial médian pour l’œil étudié était de 4,0 (min.-max. : 3-7) et la médiane du temps écoulé depuis le diagnostic d’ophtalmopathie thyroïdienne était de 4,72 mois (min.-max. : 0,53-8,9 mois).
<0,05
Le paramètre d’évaluation principal était le taux de réponse de la proptose, défini comme le pourcentage de participants présentant une réduction de ≥ 2 mm de la proptose par rapport aux valeurs initiales pour l’œil étudié, sans détérioration (augmentation de ≥ 2 mm) de la proptose de l’œil opposé à la semaine 24.
Résultats de l’étude
Les résultats relatifs à l’efficacité sont résumés dans le Tableau 6.
Tableau 6. Résultats relatifs à l’efficacité chez les patients atteints d’ophtalmopathie thyroïdienne à la semaine 24 de l’étude OPTIC-J
(ensemble d’analyse de la population en intention de traiter)
| Résultat | Placebo (N = 27) | Tepezza (N = 27) | Différence entre les traitements (IC à 95 %) | Valeur de p |
| Paramètre d’évaluation principal | ||||
| Taux de réponse de la proptosec, % (n) | 11 % (3) | 89 % (24) | 78 % (61, 95) | < 0,05a |
| Paramètre d’évaluation secondaire | ||||
| Variation de la proptose (mm) par rapport aux valeurs initiales, MC (ET) | −0,37 (0,30) | −2,36 (0,30) | −1,99 (−2,75, −1,22) | < 0,05b |
ET : erreur type; IC : intervalle de confiance; MC : méthode des moindres carrés
Remarque : Les résultats présentés portent sur l’œil étudié, s’il y lieu.
Tous les tests statistiques étaient bilatéraux et comparés à un seuil de signification de 5 %.
a La valeur de p a été estimée à l’aide du test de Cochran-Mantel-Haenszel avec correction en fonction du facteur de stratification de la répartition aléatoire (état relatif à l’utilisation de tabac).
b La valeur de p a été obtenue à l’aide d’une analyse réalisée au moyen d’un modèle à effets mixtes pour mesures répétées faisant appel à une matrice de variance-covariance non structurée incluant la variation par rapport à la valeur initiale à titre de variable dépendante, de même que les covariables suivantes : interactions liées à la valeur initiale, au groupe de traitement, à l’état relatif à l’utilisation de tabac, à la visite, à la visite en fonction du traitement et à la visite en fonction de la valeur initiale.
c Le taux de réponse de la proptose à la semaine 24 était défini comme une réduction de ≥ 2 mm de la proptose par rapport aux valeurs initiales pour l’œil étudié, sans détérioration (augmentation de ≥ 2 mm) de la proptose de l’œil opposé.
Figure 2. Variation de la proptose sur 24 semaines, par rapport aux valeurs initiales – étude OPTIC-J (ensemble d’analyse de la population en intention de traiter; œil étudié)
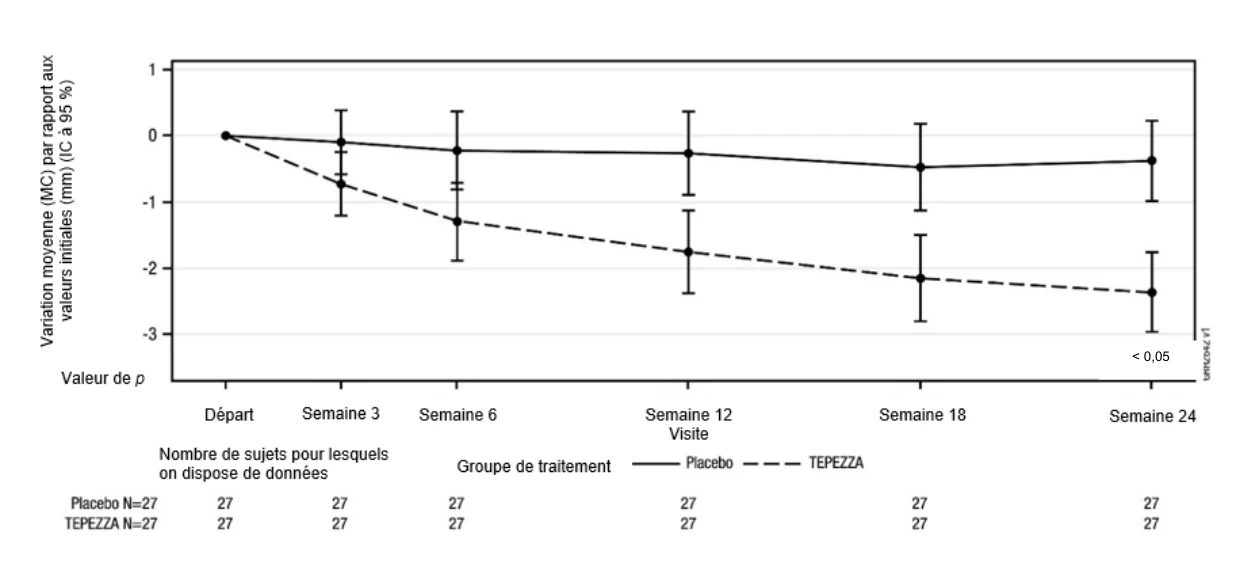
IC : intervalle de confiance; MC : méthode des moindres carrés
Les résultats relatifs à l’efficacité observés dans l’œil opposé étaient similaires.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Une étude de 13 semaines et une étude de 39 semaines ont été menées chez des singes cynomolgus afin d’évaluer la toxicité de doses répétées. La population de l’étude de 13 semaines se composait de jeunes animaux (environ 2 ans) et d’animaux ayant atteint la maturité sexuelle. La population de l’étude de 39 semaines se composait surtout d’animaux n’ayant pas atteint la maturité sexuelle (âgés de 2,5 à 4 ans environ). Les animaux ont reçu, par voie intraveineuse, des doses de 0 (excipient, dans le groupe témoin), 3, 15 ou 75 mg/kg de téprotumumab une fois par semaine. Dans les deux études, et dans tous les groupes d’âge, une atrophie du thymus et une diminution indésirable du poids corporel, qui était attribuable soit à une perte de poids, soit à une diminution du gain pondéral ou à une absence de gain pondéral, ont été observées à toutes les doses, comparativement aux animaux du groupe témoin. Les autres effets observés comprenaient des baisses des valeurs suivantes, qui sont survenues soit à toutes les doses, soit aux deux doses les plus élevées : taux d’activité de la phosphatase alcaline attribuable à une baisse du taux d’activité de la phosphatase alcaline osseuse et à une diminution de la masse des globules rouges, nombre de réticulocytes, nombre de neutrophiles, nombre de lymphocytes B, nombre de lymphocytes T ou nombre de cellules tueuses naturelles. Aucun effet n’a été observé à l’égard d’autres paramètres d’évaluation, y compris pour ce qui est des paramètres cardiovasculaires et respiratoires. Dans ces études, des effets liés au téprotumumab sont survenus chez les animaux à une exposition similaire ou inférieure à celle correspondant à l’exposition de l’être humain à la dose maximale recommandée chez l’humain, d’après l’ASC. En ce qui concerne la toxicité générale du
< 0,05
téprotumumab, la dose sans effet nocif observable n’a pas pu être établie en raison des effets indésirables liés au poids (diminution ou perte de poids corporel) observés à toutes les doses.
Les diminutions indésirables du poids corporel mentionnées ci-dessus, y compris la perte de poids, qui ont été observées chez les jeunes animaux et ceux ayant atteint la maturité sexuelle cadrent avec le mode d’action du téprotumumab, soit l’inhibition de l’IGF-1R.
Cancérogénicité : Le pouvoir cancérogène du téprotumumab n’a pas été évalué au cours des études de longue durée menées chez les animaux.
Génotoxicité : Le pouvoir génotoxique du téprotumumab n’a pas été évalué.
Toxicologie pour la reproduction et le développement : Aucune étude n’a été menée afin d’évaluer les effets du téprotumumab sur la fertilité.
Lors d’une étude sur le développement embryofœtal, 7 singes cynomolgus femelles gravides ont reçu par voie intraveineuse la dose de 75 mg/kg de téprotumumab (8,8 fois la dose maximale recommandée chez l’humain d’après l’ASC) une fois par semaine, du 20e jour de gestation jusqu’à la fin de la gestation. La fréquence des avortements a été plus élevée dans le groupe téprotumumab que dans le groupe témoin. Le téprotumumab a entraîné une diminution de la croissance fœtale pendant la gestation, une diminution de la taille et du poids des fœtus au moment de la césarienne, une diminution du poids et de la taille du placenta ainsi qu’une diminution du volume de liquide amniotique. L’administration de téprotumumab a également eu des effets tératogènes. Des anomalies externes et squelettiques multiples ont été observées chez tous les fœtus exposés, y compris des déformations crâniennes, l’hypotélorisme, la micrognathie, un nez pointu et étroit, ainsi que des anomalies de l’ossification des os crâniens, des sternèbres (diminution du nombre de sternèbres), des carpes, des tarses et des dents. Par conséquent, la dose de téprotumumab sans effet nocif observable sur le développement n’a pas été établie.
Les effets indésirables liés au développement embryofœtal qui sont mentionnés ci-dessus cadrent avec le mode d’action du téprotumumab, soit l’inhibition de l’IGF-1R.
En raison du mode d’action du médicament, soit l’inhibition de l’IGF-1R, l’exposition in utero et/ou postnatale au téprotumumab peut également avoir des effets nocifs sur la croissance et le développement de la progéniture après la naissance.
Toxicité juvénile : Une étude de 13 semaines sur la toxicité juvénile a été menée chez des singes cynomolgus de 11 à 14 mois qui ont reçu, par voie intraveineuse, des doses de 0 (excipient, dans le groupe témoin), 3, 15 ou 75 mg/kg de téprotumumab une fois par semaine. Des diminutions du poids corporel attribuables à une diminution du gain pondéral, une diminution de la masse osseuse (contenu minéral osseux et densité minérale osseuse) et de la résistance osseuse, ainsi qu’un rétrécissement des os ont été observés à toutes les doses et étaient liés à l’administration du téprotumumab. Les autres effets concordaient avec ceux qui ont été observés dans les études sur la toxicité de doses répétées dont les résultats sont résumés ci-dessus, en plus d’une diminution de la taille de la rate et de la présence de centres germinatifs dans celle-ci; en général, ces manifestations n’ont pas été considérées comme étant indésirables. Compte tenu des diminutions indésirables de poids corporel et de gain de poids corporel ainsi que des manifestations osseuses indésirables, aucune dose sans effet nocif observable n’a été établie dans l’étude.
Une étude de 13 semaines visant à évaluer la toxicité de doses répétées, dont la population comprenait de jeunes singes cynomolgus d’environ 2 ans, a également été menée; les résultats de cette étude sont résumés ci-dessus (voir la section Toxicologie générale).
Les effets indésirables liés à la croissance et au développement des jeunes animaux qui sont mentionnés ci-dessus cadrent avec le mode d’action du téprotumumab, soit l’inhibition de l’IGF-1R.