


Monographie de produit - Semglee
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| [Numéro et titre de la section], [Numéro et titre de la sous-section] | [AAAA-MM] |
| [Numéro et titre de la section], [Numéro et titre de la sous-section] | [AAAA-MM] |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
........................................................ 2
TABLEAU DES MATIÈRES ................................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ......................................... 4
1 INDICATIONS
........................................................................................................................ 4
1.1 Enfants (> 6 ans) ......................................................................................................... 4
1.2 Personnes âgées (> 65 ans) ........................................................................................ 4
2 CONTRE-INDICATIONS
......................................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .................................... 4
4 POSOLOGIE ET ADMINISTRATION
....................................................................................... 5
4.1 Considérations posologiques ..................................................................................... 5
4.2 Dose recommandée et modification posologique ..................................................... 6
4.4 Administration ............................................................................................................ 6
4.5 Dose oubliée ............................................................................................................... 7
5 SURDOSAGE
......................................................................................................................... 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
............... 8
7 MISES EN GARDE ET PRÉCAUTIONS
.................................................................................... 9
7.1 Populations particulières .......................................................................................... 13
7.1.1 Femmes enceintes............................................................................................. 13
7.1.2 Femmes qui allaitent ......................................................................................... 13
7.1.3 Enfants (> 6 ans) ................................................................................................ 14
7.1.4 Personnes âgées (> 65 ans) ............................................................................... 14
8 EFFETS INDÉSIRABLES
........................................................................................................ 14
8.1 Aperçu des effets indésirables ................................................................................. 14
8.2 Effets indésirables observées dans les essais cliniques ............................................ 17
8.2.1 Effets indésirables observées au cours des essais cliniques - enfants .............. 19
8.5 Effets indésirables observés après la mise en marché ............................................. 21
9 INTERACTIONS MÉDICAMENTEUSES
................................................................................. 21
9.2 Aperçu des interactions médicamenteuses ............................................................. 21
9.3 Interactions médicament-comportement ............................................................... 22
9.4 Interactions médicament-médicament ................................................................... 22
9.5 Interactions médicament-aliment ........................................................................... 22
9.6 Interactions médicament-plante médicinale ........................................................... 22
9.7 Interactions médicament-tests de laboratoire ........................................................ 22
10 PHARMACOLOGIE CLINIQUE
............................................................................................. 22
10.1 Mode d’action .................................................................................................... 22
10.2 Pharmacodynamie .............................................................................................. 23
10.3 Pharmacocinétique ............................................................................................. 23
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ...................................................................... 25
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ............................................................. 25
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
.............................................................................. 26
13 RENSEIGNEMENTS PHARMACEUTIQUES
.......................................................................... 26
14 ESSAIS CLINIQUES
.............................................................................................................. 27
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ............. 27
14.2 Résultats de l’étude ............................................................................................ 28
14.3 Études de biodisponibilité comparatives ........................................................... 28
14.4 Immunogénicité ................................................................................................. 29
14.5 Essais cliniques – Médicament biologique de référence ................................... 29
15 MICROBIOLOGIE
................................................................................................................ 37
16 TOXICOLOGIE NON CLINIQUE
............................................................................................ 37
16.1 Pharmacologie et toxicologie non cliniques comparatives ................................ 39
16.1.1 Pharmacodynamique comparative non clinique .............................................. 39
16.1.2 Toxicologie comparative ................................................................................... 39
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
..................................................................... 39
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ...................................................... 40
Mises en garde et précautions importantes
L’hypoglycémie est l’effet indésirable le plus courant d’un traitement par l’insuline, y compris
Semglee (voir la section Système endocrinien et métabolisme, Hypoglycémie). Comme pour toute autre insuline, le moment d’apparition de la réaction hypoglycémique peut varier selon la Semglee (insuline glargine injectable [ADN recombiné]) est un médicament biologique biosimilaire (biosimilaire) à Lantus®.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les indications ont été autorisées sur la base de la similarité entre Semglee et le médicament biologique de référence Lantus®.
Semglee (insuline glargine injectable [ADN recombiné]) est un analogue de l’insuline humaine obtenu par recombinaison indiqué :
- pour administration uniquotidienne par voie sous-cutanée, dans le traitement des patients de plus de 17 ans atteints de diabète de type 1 ou de type 2 devant prendre de l’insuline basale (à action prolongée) afin de maîtriser leur glycémie.
- dans le traitement des enfants (> 6 ans) atteints de diabète de type 1 devant prendre de l’insuline basale (à action prolongée) afin de maîtriser leur glycémie.
1.1 Enfants (> 6 ans)
Enfants (> 6 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de Semglee ont été démontrées dans la population pédiatrique de plus de 6 ans atteinte de diabète de type 1. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique.
1.2 Personnes âgées (> 65 ans)
Personnes âgées : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité. Chez la personne diabétique âgée, la dose initiale, les paliers d’augmentation et la dose d’entretien doivent être ajustés avec prudence afin d’éviter les réactions hypoglycémiques.
2 CONTRE-INDICATIONS
- Semglee (insuline glargine injectable [ADN recombiné]) est contre-indiqué durant les épisodes d’hypoglycémie (voir la section 5 SURDOSAGE) et chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients qui entrent dans la composition de ce produit ou de son contenant. Voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE pour connaître la liste complète des ingrédients.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Semglee (insuline glargine injectable [ADN recombiné]) est un nouvel analogue de l’insuline humaine obtenu par recombinaison génétique. Sa puissance est pratiquement la même que celle de l’insuline humaine. L’action hypoglycémiante de Semglee, uniforme et prolongée, dépourvue de pic prononcé, permet de répondre aux besoins en insuline basale avec une seule injection quotidienne. Semglee s’administre par injection sous-cutanée, 1 fois par jour. Le médicament peut être utilisé à n’importe quel moment de la journée, mais à la même heure chaque jour.
Les cibles glycémiques, les doses et l’horaire d’administration des antidiabétiques doivent être déterminés et ajustés en fonction de chaque patient.
Il peut être nécessaire d’ajuster la dose, par exemple, dans les cas suivants : modification de l’horaire d’administration, variation de poids, changement du mode de vie ou autre circonstance susceptible d’augmenter le risque d’hypoglycémie ou d’hyperglycémie (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme, Hypoglycémie et Hyperglycémie). La présence d’une affection concomitante peut aussi nécessiter un ajustement de la dose (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS – Affections concomitantes). Toute modification de la dose d’insuline doit se faire sous la surveillance d’un médecin.
La durée d’action prolongée de Semglee dépend de son injection dans l’espace sous-cutané. Semglee ne doit pas être administré par voie intraveineuse ou intramusculaire. L’administration intraveineuse de la dose usuelle sous-cutanée pourrait entraîner une hypoglycémie grave (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Dans les cas de glycémie mal équilibrée ou d’épisodes répétés d’hyperglycémie ou d’hypoglycémie, il est important, avant de procéder à un ajustement posologique, de vérifier l’observance du patient et de revoir avec lui les régions et la technique d’injection, la manipulation des dispositifs d’injection et tout autre facteur pertinent susceptible d’être à l’origine de ces déséquilibres.
préparation d’insuline. La surveillance glycémique est recommandée pour tous les patients diabétiques.
- Une réaction hypoglycémique ou hyperglycémique non corrigée peut provoquer une perte de conscience, le coma ou la mort.
- Tout changement d’insuline doit se faire avec prudence et uniquement sous surveillance médicale.
- L’administration de Semglee par voie intraveineuse ou intramusculaire n’est pas indiquée. La durée d’action prolongée de l’insuline glargine dépend de son injection dans le tissu sous-cutané. L’administration intraveineuse de la dose usuelle sous-cutanée pourrait se solder par une hypoglycémie grave.
- On ne doit pas mélanger Semglee avec une autre insuline ni le diluer dans une autre solution. Le fait de diluer ou de mélanger Semglee risque de troubler la solution et d’altérer de manière imprévisible la pharmacocinétique de même que la pharmacodynamie (p. ex., début d’action, atteinte du pic maximal) de Semglee et/ou de l’insuline mélangée (voir la section 4 POSOLOGIE ET ADMINISTRATION).
- On ne doit administrer l’insuline que si la solution est claire, incolore, qu’elle a l’aspect de l’eau et qu’aucune particule solide ne colle aux parois de la fiole ou de la cartouche (voir la section 4 POSOLOGIE ET ADMINISTRATION).
La surveillance glycémique est recommandée pour tous les patients diabétiques.
Semglee ne doit pas être utilisé pour traiter l’acidocétose diabétique. Dans cette situation, on doit privilégier une insuline à courte durée d’action administrée par voie intraveineuse.
4.2 Dose recommandée et modification posologique
Amorce du traitement par Semglee
Dans des études cliniques menées auprès de patients atteints de diabète de type 2 n’ayant jamais reçu d’insuline, la dose de départ d’insuline glargine injectable [ADN recombiné] a été fixée à 10 U par jour, puis ajustée en fonction des besoins du patient (voir la section 14 ESSAIS CLINIQUES).
Remplacement de l’insuline par Semglee
Quand on remplace une insuline à action intermédiaire ou prolongée par Semglee, il peut être nécessaire d’ajuster le nombre d’unités et l’horaire d’administration de l’insuline à courte durée d’action ou de l’analogue à action rapide, ou encore la dose des hypoglycémiants oraux en fonction du risque d’hypoglycémie. Dans les études cliniques prévoyant le remplacement de l’insuline humaine NPH ou de l’insuline humaine ultralente, administrées 1 f.p.j., par de l’insuline glargine injectable [ADN recombiné] administrée 1 f.p.j., la dose initiale n’a habituellement pas été changée.
Cependant, dans les études où il s’agissait de passer de l’insuline humaine NPH administrée 2 f.p.j., à l’insuline glargine injectable [ADN recombiné] administrée 1 f.p.j., la dose initiale (U) a dû être généralement réduite d’environ 20 % (par rapport au nombre d’UI quotidiennes totales d’insuline humaine NPH), puis ajustée en fonction de la réponse du patient.
Pour réduire le risque d’hypoglycémie, quand les patients passent de l’insuline glargine à 300 unités/mL administrée 1 f.p.j. à Semglee administré 1 f.p.j., la dose initiale recommandée de Semglee correspond à 80 % de la dose d’insuline glargine à 300 unités/mL dont l’administration est interrompue.
On recommande donc la mise en place d’un programme rigoureux de surveillance métabolique sous contrôle médical durant la période de substitution et les quelques semaines qui suivent. Il peut être nécessaire d’ajuster le nombre d’unités de l’insuline à courte durée d’action ou de l’analogue de l’insuline à action rapide, de même que l’horaire d’administration. Cette précaution est particulièrement nécessaire chez les patients qui ont acquis des anticorps anti insuline humaine et qui doivent recevoir de fortes doses d’insuline, et elle s’impose avec tous les analogues de l’insuline. Ces patients peuvent avoir une réponse insulinique plus marquée à Semglee.
L’amélioration de l’équilibre métabolique et l’augmentation consécutive de la sensibilité insulinique peuvent nécessiter un ajustement de la dose des antidiabétiques.
4.4 Administration
Semglee doit être administré par injection sous-cutanée. On ne doit pas masser la région d’injection.
Comme avec toute autre insuline, on doit veiller à faire la rotation des points d’injection dans une même région d’administration (abdomen, cuisses, fesses ou partie supérieure des bras) d’une injection à l’autre, de façon à ne pas utiliser le même point plus d’une fois par mois environ. On réduit ainsi le risque de lipodystrophie et d’amylose cutanée localisée. Ne pas injecter dans une région atteinte de lipodystrophie ou d’amylose cutanée localisée (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
Les patients doivent être particulièrement vigilants quant à la rotation des points d’injection lorsqu’ils utilisent une insuline qui forme des microprécipités. On n’a pas relevé de différence d’absorption de
l’insuline glargine au cours des essais cliniques selon la région d’injection (abdomen, cuisses ou partie supérieure des bras). Comme pour toute autre préparation d’insuline, l’exercice physique et d’autres variables peuvent modifier la vitesse d’absorption et donc le début et la durée d’action de Semglee.
Préparation et manipulation :
Semglee est une solution claire; il ne s’agit pas d’une suspension.
Dans la mesure où la solution et son contenant le permettent, on doit examiner tout produit destiné à l’administration parentérale avant de l’administrer. On ne doit administrer Semglee que si la solution est claire et incolore, exempte de particules visibles. Pour réduire au minimum le risque d’irritation locale au point d’injection, on recommande de laisser l’insuline atteindre la température ambiante avant de l’injecter.
Informer le patient de ne pas réutiliser les aiguilles. Les STYLOS INJECTEURS, les CARTOUCHES, les SERINGUES et les AIGUILLES NE DOIVENT PAS être partagés AVEC UNE AUTRE PERSONNE. Afin d’éviter la transmission de maladies, le stylo injecteur ou la cartouche ne doivent être partagés entre les patients, même si l’aiguille sur le stylo injecteur est changée.
Mélange et dilution :
On ne doit pas mélanger Semglee avec une autre insuline. Tout mélange risque de modifier le profil d’activité en fonction du temps de Semglee et de causer des précipités dans la solution.
Le mélange d’insuline glargine injectable [ADN recombiné] et d’insuline humaine régulière juste avant l’injection chez le chien s’est soldé par un retard du début d’action et de l’atteinte de l’effet maximal de l’insuline humaine régulière. On a également observé une légère diminution de la biodisponibilité totale du mélange par rapport à celle de l’insuline glargine injectable [ADN recombiné] et de l’insuline humaine régulière injectés séparément. On ne connaît pas la portée clinique chez l’humain de ces observations faites chez le chien.
On ne doit pas diluer Semglee. Toute dilution risque de modifier le profil d’activité en fonction du temps de Semglee.
4.5 Dose oubliée
L’oubli d’une dose de Semglee ou l’administration d’une quantité insuffisante d’insuline peut entraîner une augmentation excessive de votre taux de sucre dans le sang (hyperglycémie). Vérifiez fréquemment votre taux de sucre dans le sang. Lisez la section « Problèmes fréquents liés au diabète» dans le RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT.
Ne doublez pas la dose suivante pour compenser la dose oubliée.
5 SURDOSAGE
Symptômes : L’administration d’une quantité excessive d’insuline par rapport à l’apport alimentaire, à la dépense énergétique, ou aux deux à la fois, risque d’entraîner une hypoglycémie grave, parfois prolongée, qui peut mettre la vie du patient en danger (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Les symptômes d’hypoglycémie peuvent se produire soudainement. Ils peuvent inclure sueurs froides, peau pâle et froide, fatigue, somnolence, faim excessive, changements dans la vision, maux de tête, nausées et palpitations. L’hypoglycémie nocturne est fréquente chez les personnes prenant de l’insuline et les symptômes peuvent comprendre agitation, bruits inhabituels, tenter de sortir du lit ou
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. accidentellement rouler hors du lit, somnambulisme, cauchemars et transpiration. Les patients peuvent se réveiller avec des maux de tête le matin si leur taux de glycémie était faible au cours de la nuit.
Une hypoglycémie grave peut conduire à la perte de conscience et/ou à des convulsions et peut être mortelle. Dans certains cas, les premiers signes d’hypoglycémie peuvent être de la confusion ou la perte de conscience (hypoglycémie non perçue). Une hypoglycémie grave, entraînant des convulsions, est plus susceptible de se produire durant la nuit (hypoglycémie nocturne) que pendant la journée.
Traitement : Les épisodes d’hypoglycémie d’intensité légère peuvent habituellement être corrigés en prenant des glucides par voie orale. Il peut être nécessaire d’ajuster la posologie, l’horaire et la composition des repas ou le programme d’exercice physique. Il est donc recommandé que les patients diabétiques transportent des produits contenant du sucre.
Les épisodes d’hypoglycémie grave, où le patient perd conscience, peuvent être traités avec du glucagon (pour les adultes : 1 mg; pour les enfants pesant moins de 20 kg : 0,5 mg) administré par voie intramusculaire ou sous-cutanée par une personne qualifiée, ou avec du glucose administré par voie intraveineuse par un professionnel de la santé. Après avoir repris connaissance, l’administration de glucides par voie orale est recommandée pour le patient afin d’éviter une rechute.
On doit maintenir la surveillance du patient même après la normalisation apparente de son état et lui administrer au besoin des glucides pour éviter la réapparition de l’hypoglycémie.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Forme posologique / | ||
| Voie d’administration | concentration / | Ingrédients non médicinaux |
| composition | ||
| Sous-cutanée | Solution injectable 100 unités / mL | Glycérine à 85 %, m-crésol, eau pour injection et zinc. Acide chlorhydrique et hydroxyde de sodium pour ajuster le pH. |
Le stylo prérempli jetable contient une solution stérile d’insuline glargine pour administration par injection. Semglee (insuline glargine injectable [ADN recombiné]) consiste en de l’insuline glargine dissoute dans une solution aqueuse claire.
Chaque millilitre de Semglee (insuline glargine injectable [ADN recombiné]) contient 100 unités d’insuline glargine. Chaque millilitre renferme aussi les excipients suivants : de la glycérine à 85 %, du m-crésol, de l’eau pour injection et du zinc. Semglee a un pH de 4 environ. De l’acide chlorhydrique et de l’hydroxyde de sodium en solution aqueuse sont ajoutés pour ajuster le pH.
Semglee (insuline glargine injectable [ADN recombiné]) à 100 unités par mL (U 100) est offert en stylos préremplis jetables de 3-mL, en paquets de 1, 3 ou 5.
Le stylo, le bouchon du piston, la cartouche, et les sceaux doublés ne sont pas faits de caoutchouc naturel de latex.
Description
Semglee (insuline glargine injectable [ADN recombiné]) est un analogue recombiné de l’insuline humaine à action prolongée destiné à l’administration par voie parentérale comme agent hypoglycémiant. Semglee est un produit de la technologie d’ADN recombiné qui utilise une souche de laboratoire non pathogène de Pichia pastoris GS115 comme organisme de production.
L’insuline glargine se distingue de l’insuline humaine naturelle par la substitution de l’acide aminé asparagine par 1 glycine à la position 21 de la chaîne A et par l’ajout de 2 arginines à la partie terminale C de la chaîne B (voir la section 13 RENSEIGNEMENTS PHARMACEUTIQUES – Substance médicamenteuse).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
Comme dans le cas de toute autre préparation d’insuline, l’administration de Semglee est sujette à une variabilité interindividuelle de la réponse en fonction du temps, mais aussi à une variabilité chez un même individu à différents moments, et le taux d’absorption dépendant de l’apport sanguin, de la température et de l’activité physique.
L’hypokaliémie est l’un des effets indésirables cliniques possibles de toutes les insulines, particulièrement lorsqu’elles sont administrées par voie intraveineuse. Toutefois, Semglee ne doit pas être administré par voie intraveineuse (voir la section 4 POSOLOGIE ET ADMINISTRATION, Administration). Si elle n’est pas soignée, l’hypokaliémie peut entraîner une paralysie respiratoire, une arythmie ventriculaire, voire la mort. Cet effet indésirable clinique possible est plus susceptible de survenir chez les patients qui présentent un risque d’hypokaliémie (p. ex., ceux qui prennent des médicaments pour faire baisser le taux de potassium), qui prennent des médicaments sensibles aux concentrations sériques de potassium ou qui présentent une déperdition potassique attribuable à diverses causes (p. ex., la diarrhée).
Les besoins en insuline peuvent varier en présence de stress ou de maladie, surtout si elle s’accompagne d’infection ou de fièvre.
L’insuline peut entraîner une rétention sodique et de l’œdème, en particulier chez les patients dont l’équilibre métabolique, auparavant mal maîtrisé, s’est amélioré grâce à une insulinothérapie intensive.
Les patients ayant acquis des anticorps anti-insuline humaine peuvent présenter une hypersensibilité à d’autres insulines, d’où un risque d’hypoglycémie et/ou de réaction allergique croisée.
Les thiazolidinediones (TZD), employées en monothérapie ou en association avec d’autres antidiabétiques (dont l’insuline), peuvent causer une insuffisance cardiaque et de l’œdème. La prise concomitante d’une TZD et d’insuline n’est pas indiquée dans le traitement du diabète de type 2. Il
convient de consulter la section 7 MISES EN GARDES ET PRÉCAUTIONS des monographies respectives des TZD lorsqu’on envisage l’emploi d’un agent de cette classe thérapeutique en association avec de l’insuline, y compris Semglee.
Afin d’éviter la transmission de maladies, les cartouches ou les seringues/stylos injecteurs préremplis ne doivent être utilisés que par une seule personne.
On a signalé la survenue d’erreurs liées au traitement médicamenteux impliquant l’administration accidentelle d’autres préparations d’insuline, notamment des insulines à courte durée d’action, plutôt que d’insuline glargine. Afin d’éviter que de telles erreurs surviennent, il faut aviser le patient qu’il doit vérifier le nom de l’insuline sur l’étiquette du produit avant chaque injection (voir la section 8 EFFETS INDÉSIRABLES).
Conduite de véhicules et utilisation de machines
La capacité de concentration ou de réaction peut être réduite en cas d’hypoglycémie, d’hyperglycémie ou, par exemple, à la suite d’un trouble visuel. Dans les circonstances où il importe de conserver cette capacité intacte (p. ex., lorsqu’on conduit un véhicule automobile ou fait fonctionner une machine), cela peut représenter un risque.
On doit donc recommander aux patients de prendre les précautions qui s’imposent pour éviter une hypoglycémie pendant qu’ils conduisent. Cela est particulièrement important chez les patients qui ont peu ou qui n’ont pas conscience des symptômes avant-coureurs de l’hypoglycémie, ou encore, qui sont sujets à des épisodes fréquents d’hypoglycémie. Dans de telles circonstances, on doit s’interroger sur la convenance de conduire un véhicule automobile ou de faire fonctionner une machine.
Système endocrinien et métabolisme
Hypoglycémie :
Comme dans le cas de toute autre préparation d’insuline, l’administration de Semglee peut entraîner des réactions hypoglycémiques, surtout au début du traitement. L’hypoglycémie est l’effet indésirable le plus courant des insulines (voir la section 8 EFFETS INDÉSIRABLES). L’hypoglycémie peut se manifester lorsque la dose d’insuline est trop élevée par rapport aux besoins en insuline du patient (voir la section 5 SURDOSAGE). Les symptômes avant-coureurs de l’hypoglycémie peuvent différer d’une personne à l’autre, ou encore être moins prononcés ou carrément absents dans certaines circonstances, notamment chez les patients dont l’équilibre glycémique est grandement amélioré, les personnes âgées, les patients qui présentent une neuropathie autonome, les patients dont l’hypoglycémie se manifeste graduellement, et chez ceux qui présentent un diabète depuis longtemps ou une maladie mentale, ou qui prennent certains médicaments en concomitance, comme des bêtabloquants. L’hypoglycémie peut survenir à la suite de l’utilisation d’autres substances, dont l’alcool, les médicaments contre les troubles psychiatriques, les drogues illicites et les contraceptifs sous forme de comprimés, d’injections et de timbres (voir la section 9 INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament).
De telles situations peuvent provoquer une hypoglycémie grave (entraînant éventuellement une perte de conscience) sans que le patient n’en perçoive les signes.
Le moment d’apparition de la réaction hypoglycémique dépend du profil d’activité de l’insuline administrée et risque donc de varier si l’on modifie le traitement ou l’horaire d’administration du médicament.
Comme avec toute autre insuline, des épisodes d’hypoglycémie graves ou prolongés, surtout lorsqu’ils
sont récurrents, peuvent provoquer des lésions neurologiques, une perte de conscience, le coma ou la mort (voir la section 8 EFFETS INDÉSIRABLES). La survenue d’épisodes hypoglycémiques graves a été observée dans le cadre des essais cliniques portant sur l’insuline, y compris l’insuline glargine.
Comme avec toute autre insuline, on doit faire preuve d’une prudence accrue (y compris resserrer la surveillance glycémique) chez les populations davantage exposées aux séquelles cliniques graves d’un épisode d’hypoglycémie.
Dans une étude clinique, l’injection intraveineuse d’insuline glargine et d’insuline humaine régulière a produit des symptômes d’hypoglycémie ou des réponses des hormones de contrerégulation similaires, tant chez les sujets sains que chez les patients adultes souffrant de diabète de type 1.
Les épisodes d’hypoglycémie survenant à la suite d’un traitement par une préparation d’insuline comme l’insuline glargine injectable [ADN recombiné] sont généralement d’intensité légère. Les changements apportés à l’insulinothérapie ou au mode de vie (p. ex., diète, saut de repas, exercice ou activité physique) peuvent nécessiter des ajustements posologiques afin d’éviter la survenue d’hypoglycémie. La surveillance glycémique est recommandée pour tous les patients diabétiques.
On doit recommander aux patients diabétiques de toujours avoir sur eux des comprimés de glucose, des bonbons ou des biscuits afin de corriger sans tarder tout épisode d’hypoglycémie dont ils pourraient être victimes (voir la RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT).
Hyperglycémie :
La prise d’une dose trop faible d’insuline ou l’arrêt du traitement, surtout chez les patients atteints de diabète de type 1, peut donner lieu à une hyperglycémie et à une acidocétose diabétique. Une réaction hyperglycémique non corrigée peut provoquer une perte de conscience, le coma ou la mort.
Système immunitaire
Réactions au point d’injection et réactions allergiques locales :
Rougeur, douleur, démangeaisons, urticaire, enflure et inflammation font partie des réactions possibles au point d’injection. Pour contrer ou réduire au minimum ces réactions, on recommande de faire la rotation des points d’injection dans une même région d’administration.
La plupart des réactions mineures à l’insuline se résorbent en quelques jours ou en quelques semaines. Elles peuvent survenir si l’insuline est mal administrée (présence de substances irritantes pour la peau dans l’agent désinfectant ou technique d’injection inadéquate), ou si le patient est allergique à l’insuline ou à l’un de ses excipients.
On a rapporté une fréquence plus élevée de douleur au point d’injection avec l’insuline glargine injectable [ADN recombiné] qu’avec l’insuline humaine NPH (2,7 % avec l’insuline glargine vs 0,7 % avec l’insuline humaine NPH). En général, la douleur au point d’injection a été d’intensité légère et n’a pas nécessité l’arrêt du traitement. D’autres types de réactions au point d’injection pouvant avoir un lien de causalité avec le traitement sont survenus à la même fréquence tant avec l’insuline glargine qu’avec l’insuline humaine NPH.
Lipodystrophie et amyloïdose cutanée
L’administration sous-cutanée de produits d’insuline peut entraîner une lipoatrophie (dépression de la peau), une lipohypertrophie (hypertrophie ou épaississement des tissus) ou une amyloïdose cutanée localisée (bosses cutanées). On doit aviser les patients d’effectuer une rotation continue des points d’injection pour réduire le risque de développer une lipodystrophie ou une amyloïdose cutanée
localisée. On doit également leur conseiller de consulter leur professionnel de la santé s’ils remarquent une de ces affections et ce, avant de changer de point d’injection. Il y a possibilité que l’absorption d’insuline soit retardée et qu’une détérioration du contrôle glycémique survienne lors d’injections d’insuline dans des régions présentant de telles réactions. On a signalé qu’un changement soudain du point d’injection vers une région qui n’est pas affecté ait entraîné une hypoglycémie. Une surveillance glycémique est recommandée après un changement de point d’injection et un ajustement de la dose des médicaments antidiabétiques pourrait devoir être envisagé (voir 8 EFFETS INDÉSIRABLES).
Réactions allergiques généralisées :
Les réactions allergiques immédiates sont rares. De telles réactions à l’insuline (y compris à l’insuline glargine) ou à l’un de ses excipients peuvent prendre la forme de réactions cutanées généralisées, d’un œdème de Quincke, d’un bronchospasme, d’hypotension, d’une réaction anaphylactique ou d’un choc et risquent de mettre la vie du patient en danger (voir les sections 2 CONTRE-INDICATIONS et 8 EFFETS INDÉSIRABLES).
Production d’anticorps :
L’administration d’insuline peut entraîner la production d’anticorps anti-insuline. Au cours des essais cliniques, on a observé une réactivité croisée des anticorps anti-insuline humaine et anti-insuline glargine dans les groupes de traitement par l’insuline NPH et par l’insuline glargine, et les pourcentages de hausse et de baisse des titres ont été semblables. On n’a pas établi de corrélation, dans l’un ou l’autre des groupes de traitement, entre la hausse et la baisse de ces titres d’anticorps et les changements dans les taux d’HbA1c ou les besoins totaux en insuline. En théorie, la présence de tels anticorps anti-insuline nécessiterait un ajustement de la dose d’insuline afin de corriger la tendance à l’hyperglycémie ou à l’hypoglycémie, mais aucun ajustement de cette nature n’a été constaté lors de l’analyse des données d’essais cliniques et de pharmacovigilance disponibles sur l’insuline glargine injectable [ADN recombiné].
Affections concomitantes :
Les besoins en insuline peuvent être modifiés par la présence de troubles concomitants, qu’il s’agisse d’une infection, d’une maladie physique, de troubles émotionnels ou de stress.
Insuffisance hépatique, biliaire, pancréatique ou rénale
Bien qu’aucune étude n’ait été réalisée chez des patients diabétiques atteints d’insuffisance hépatique ou rénale, les besoins en Semglee peuvent être moindres en raison de la diminution de la capacité à réaliser la gluconéogenèse et de l’atténuation du métabolisme insulinique (voir la section 14 PHARMACOLOGIE CLINIQUE – Populations particulières et états pathologiques). Une surveillance plus étroite de la glycémie de même qu’un ajustement posologique de l’insuline ou des analogues de l’insuline, incluant Semglee, peuvent s’imposer chez les patients qui présentent un dysfonctionnement hépatique ou rénal.
Ophtalmologique
Rétinopathie
Un changement marqué de l’équilibre glycémique peut causer un déficit visuel passager en raison d’une altération temporaire de l’équilibre des fluides oculaires et de l’indice de réfraction du cristallin.
Le maintien de l’équilibre glycémique à long terme réduit le risque de progression de la rétinopathie diabétique. Cependant, comme avec toute autre insulinothérapie, l’intensification du traitement et l’amélioration rapide de l’équilibre glycémique peuvent entraîner une aggravation temporaire de la
rétinopathie diabétique.
Chez les patients atteints d’une rétinopathie proliférative, en particulier si elle n’est pas traitée par photocoagulation, des épisodes d’hypoglycémie graves peuvent provoquer une amaurose temporaire (voir la section 8 EFFETS INDÉSIRABLES, Troubles oculaires).
Passage d’une insuline à une autre
Tout changement d’insuline doit se faire avec prudence et uniquement sous surveillance médicale. Des changements dans la concentration, l’horaire d’administration, la marque (fabricant), le type (p. ex., insuline régulière, insuline NPH ou analogue de l’insuline), la source (animale, humaine) ou le procédé de fabrication (ADN recombiné vs origine animale) de l’insuline peuvent nécessiter l’ajustement de la posologie. Si des hypoglycémiants (antidiabétiques) oraux sont administrés en concomitance, il se peut qu’on doive aussi en ajuster la dose. Lorsqu’on entreprend un traitement par Semglee, les symptômes avant-coureurs de l’hypoglycémie peuvent être différents, moins prononcés ou même carrément absents, comme avec toute autre insuline. Compte tenu de l’effet prolongé de Semglee administré par injection sous-cutanée, le rétablissement à la suite d’un épisode d’hypoglycémie pourrait être plus long (voir la section 4 POSOLOGIE ET ADMINISTRATION).
7.1 Populations particulières
7.1.1 Femmes enceintes
Effets tératogènes
Pour l’insuline glargine, aucune donnée clinique sur des grossesses exposées issue d’études cliniques contrôlées n’est disponible. Les données post-commercialisation sur les femmes enceintes (plus de 1 000 issues de grossesse) n’indiquent aucun rapport d’effets indésirables spécifiques de l’insuline glargine sur la mère et le fœtus/nourrisson.
Les données animales n’indiquent pas d’effets toxiques sur la reproduction (voir la section 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Il est essentiel de maintenir un équilibre métabolique optimal chez les patientes diabétiques et chez celles qui ont des antécédents de diabète gestationnel, durant toute la grossesse afin d’éviter des dénouements indésirables associés à de l’hyperglycémie.
Les besoins en insuline peuvent diminuer au cours du premier trimestre de la grossesse et ils augmentent en général au cours des deuxième et troisième trimestres. Immédiatement après l’accouchement, les besoins en insuline diminuent rapidement (risque accru d’hypoglycémie). Une surveillance étroite de la glycémie est donc essentielle.
On doit aviser les patientes diabétiques qui deviennent enceintes ou qui envisagent de le devenir d’en informer leur médecin.
7.1.2 Femmes qui allaitent
On ne sait pas si l’insuline glargine est excrétée en quantité importante dans le lait maternel. De nombreux médicaments, y compris l’insuline humaine, sont excrétés dans le lait maternel. On ne dispose d’aucune étude rigoureuse et bien contrôlée chez la femme qui allaite. Par conséquent, on doit faire preuve de prudence si l’on prescrit Semglee à une femme qui allaite. Un ajustement de la dose d’insuline et du régime alimentaire peut être indiqué chez ces patientes.
7.1.3 Enfants (> 6 ans)
L’innocuité et l’efficacité de l’insuline glargine injectable [ADN recombiné] ont été établies chez l’enfant de plus de 6 ans atteint de diabète de type 1 (voir les sections 10 PHARMACOLOGIE CLINIQUE – Populations particulières et états pathologiques et 1 INDICATIONS).
7.1.4 Personnes âgées (> 65 ans)
Au cours des études cliniques comparant l’insuline glargine à l’insuline humaine NPH, 593 des 3890 patients présentant un diabète de type 1 ou de type 2 avaient 65 ans ou plus. La seule différence relevée sur le plan de l’innocuité et de l’efficacité dans ce sous-groupe par rapport à la population globale, a été une hausse prévisible de la fréquence des événements cardiovasculaires, tant chez les patients traités par l’insuline glargine que chez ceux traités par l’insuline humaine NPH.
Chez la personne diabétique âgée, la dose initiale, les paliers d’augmentation et la dose d’entretien doivent être ajustés avec prudence afin d’éviter les réactions hypoglycémiques.
L’hypoglycémie peut être difficile à reconnaître chez la personne âgée (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme, Hypoglycémie). En effet, chez la personne âgée, la détérioration progressive de la fonction rénale peut s’accompagner d’une baisse constante des besoins en insuline. Une surveillance rigoureuse de la glycémie et l’ajustement posologique de l’insuline ou de ses analogues, y compris Semglee, peuvent être nécessaires (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS – Insuffisance rénale, hépatique, biliaire ou pancréatique).
Autre :
La présence d’affections telles que l’acromégalie, le syndrome de Cushing, l’hyperthyroïdie ou un phéochromocytome peut venir compliquer la maîtrise du diabète.
8 EFFETS INDÉSIRABLES
Les profils des effets indésirables aux médicaments signalés dans les études cliniques qui ont comparé Semglee au médicament biologique de référence se sont révélés comparables. La description des effets indésirables dans cette section repose sur l’expérience clinique obtenue avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
Diabète de type 1 et de type 2 chez l’adulte :
Les effets indésirables les plus fréquents liés à l’emploi de référence Lantus® [insuline glargine injectable (ADN recombiné)] sont les suivants :
Troubles oculaires
Dans le cadre d’études cliniques, on a évalué les cas de rétinopathie à l’aide de rapports d’effets indésirables rétiniens et de clichés rétinographiques. Le nombre d’effets indésirables rétiniens signalés dans les groupes recevant l’insuline glargine injectable [ADN recombiné] et l’insuline humaine NPH était comparable, que les patients soient atteints de diabète de type 1 ou de type 2.
Les effets de l’insuline glargine injectable [ADN recombiné] sur la rétinopathie diabétique ont été évalués au cours d’une étude de grande envergure de 5 ans qui visait à comparer le médicament avec
l’insuline NPH chez des patients atteints de diabète de type 2. La progression de la rétinopathie y était établie par rétinographie au moyen d’un protocole de graduation issu de la Early Treatment Diabetic Retinopathy Study (ETDRS). Le principal paramètre d’évaluation de l’étude était la progression d’au moins 3 paliers à l’échelle ETDRS observée à la fin de l’étude. Les résultats de cette analyse réalisée dans la population traitée selon le protocole (analyse principale) sont présentés au tableau ci-dessous. Ces résultats ont permis de révéler la noninfériorité de l’insuline glargine injectable [ADN recombiné] par rapport à l’insuline NPH en ce qui a trait à la progression de la rétinopathie diabétique évaluée en fonction de ce paramètre. La population traitée selon le protocole, qui comptait 72,0 % des patients randomisés, a reçu le médicament de l’étude pendant au moins 4 ans et a subi une rétinographie au début de l’étude et au moins 4,5 ans plus tard. Les résultats obtenus dans la population en intention de traiter sont comparables à ceux observés dans la population traitée selon le protocole.
Tableau 2 - Nombre (%) de sujets ayant présenté une progression d’au moins 3 paliers à l’échelle ETDRS à la fin de l’étude – Population traitée selon le protocole
Insuline glargine
injectable [ADN
recombiné]
(N = 374)
Insuline NPH
(N = 363)
Sujets ayant présenté une progression d’au moins 3 paliers 53/374 (14,2 %) 57/363 (15,7 %) (taux de progression)
Différence quant au taux de progression (e.-t.) vs l’insuline -1,98 % (2,57 %)
NPH
IC de 95 % vs l’insuline NPH (-7.02 % à 3,06 %)
Remarque : Pour calculer le pourcentage, le nombre de sujets de la population traitée selon le protocole pour lesquels aucune donnée ne manquait a été utilisé comme dénominateur. ETDRS = Échelle Early treatment diabetic retinopathy scale. Corrigé en fonction de la strate relative au taux d’HbA1C de départ. Marge de noninfériorité = 10 %.
Figure 1 - Graphique illustrant le taux de progression supérieure à 3 paliers au fil du temps – Population traitée selon le protocole
Évalués à l’aide de la rétinographie, l'œdème maculaire significatif sur le plan clinique et la rétinopathie diabétique proliférative étaient deux paramètres d’évaluation secondaires prédéterminés. Un œdème maculaire significatif sur le plan clinique a été observé chez 15,6 % des patients du groupe insuline glargine injectable [ADN recombiné] et 14,6 % du groupe insuline NPH, alors que la rétinopathie diabétique proliférative a touché 5,4 % des patients traités par l’insuline glargine injectable [ADN recombiné] et 3,9 % des sujets ayant reçu l’insuline NPH. Des cataractes, tout particulièrement des cataractes corticales (et non nucléaires), ont été signalées plus fréquemment dans le groupe insuline glargine injectable [ADN recombiné]. On a noté une différence entre les deux groupes quant à la présence de cataractes au début de l’étude, celles-ci étant plus fréquentes dans le groupe insuline glargine injectable [ADN recombiné]. La rétinopathie diabétique a été signalée en tant qu’effet indésirable chez 4,9 % des patients traités par l’insuline glargine injectable [ADN recombiné] comparativement à 3,8 % des patients traités par l’insuline NPH.
On a également rapporté l’hyperplasie bénigne de la prostate comme étant un effet indésirable chez 2,7 % des patients du groupe insuline glargine injectable [ADN recombiné] et 0,6 % des patients du groupe insuline NPH, alors que la rétention urinaire a touché 1,2 % et 0 % des patients, respectivement. Des néoplasmes bénins ou malins ont été observés chez 11,1 % des patients sous insuline glargine injectable [ADN recombiné] par rapport à 12,3 % des patients sous insuline NPH.
Troubles du système immunitaire
- réaction allergique (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
- réaction au point d’injection
Investigations
- production d’anticorps (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Troubles métaboliques et nutritionnels
Hypoglycémie : L’hypoglycémie, effet indésirable souvent lié à l’emploi de l’insulinothérapie, peut se manifester lorsque la dose d’insuline est trop élevée par rapport aux besoins en insuline du patient.
Comme avec toute autre insuline, des épisodes d’hypoglycémie graves ou prolongés, surtout lorsqu’ils 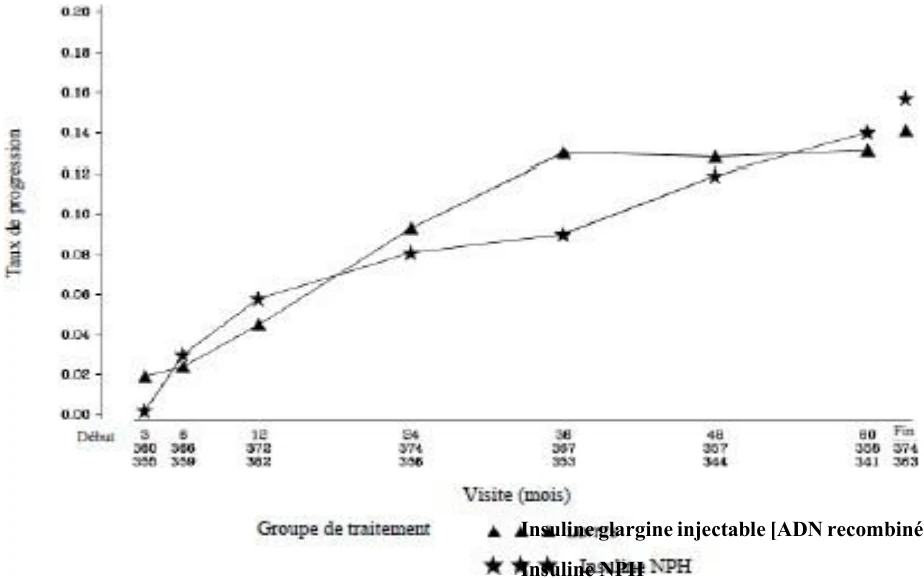
Insuline glargine injectable [ADN recombiné]
Insuline NPH
sont récurrents, peuvent provoquer des lésions neurologiques, une perte de conscience, le coma ou la mort (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Au cours de l’essai multinational ORIGIN mené chez 12 537 participants, les taux d’hypoglycémie grave (participants touchés par 100 années-participants d’exposition) étaient de 1,05 pour l’insuline glargine et de 0,30 pour le groupe témoin (soins standard) tandis que les taux d’hypoglycémie non grave confirmée étaient de 7,71 pour l’insuline glargine et de 2,44 pour le groupe témoin (soins standard). Durant cette étude (suivi médian de 6,2 ans), 42 % des patients du groupe sous insuline glargine n’ont été victimes d’aucune hypoglycémie.
Troubles de la peau et des tissus sous-cutanés
- lipodystrophie, prurit et éruption cutanée (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Innocuité cardiovasculaire
Étude 4032 (essai ORIGIN) : Étude à répartition aléatoire et plan factoriel 2 x 2 : 12 537 participants. Les participants étaient répartis au hasard pour recevoir de l’insuline glargine injectable [ADN recombiné] ((n = 6 264), ajusté à une valeur de glycémie plasmatique à jeun (GPJ) de 5,3 mmol/L ou moins, ou des soins standard (n = 6 273). Dans l’ensemble, l’incidence des effets cardiovasculaires majeurs était comparable d’un groupe à l’autre. Le taux de mortalité toutes causes confondues était également semblable chez les deux groupes (voir le Tableau 4).
L’essai visait à démontrer que l’utilisation d’insuline glargine injectable [ADN recombiné] peut réduire considérablement le risque d’effets cardiovasculaires majeurs comparativement aux soins standard. Deux paramètres coprimaires mixtes attribuables à une cause cardiovasculaire ont été utilisés dans l’essai ORIGIN. Le premier paramètre coprimaire était le délai avant le premier événement cardiovasculaire majeur défini comme étant constitué des décès attribuables à une cause cardiovasculaire, d’infarctus du myocarde non mortels ou d’accidents vasculaires cérébraux non mortels. Le second paramètre coprimaire était le délai avant un décès d’origine cardiovasculaire, un infarctus du myocarde non mortel, un accident vasculaire cérébral non mortel, une intervention de revascularisation ou une hospitalisation en raison d’une insuffisance cardiaque.
Les caractéristiques anthropométriques et pathologiques étaient équilibrées au début de l’étude. L’âge moyen était de 64 ans et 8 % des participants avaient 75 ans ou plus. Les participants étaient en majorité des hommes (65 %). Cinquante-neuf pour cent étaient de race blanche, 25 % d’origine latino- américaine, 10 % d’origine asiatique et 3 % d’origine noire. L’IMC médian au départ était de 29 kg/m2 et 88 % étaient atteints du diabète de type 2. Chez les patients atteints du diabète de type 2, 59 % ont reçu un seul antidiabétique oral, 23 % avaient déjà le diabète mais ne prenaient aucun antidiabétique et 6 % étaient de nouveaux cas diagnostiqués lors de la procédure de dépistage. Au début, la valeur moyenne de l’HbA1c (écart-type) était de 6,5 % (1,0). Cinquante-neuf pour cent des participants avaient déjà eu un événement cardiovasculaire et 39 % présentaient des cas documentés de coronaropathie ou d’autres facteurs de risque cardiovasculaire.
À la fin de l’essai, on connaissait le statut vital de 99,9 % et 99,8 %, respectivement, des participants
répartis au hasard pour recevoir soit l’insuline glargine injectable [ADN recombiné], soit les soins standard. La durée médiane du suivi était de 6,2 ans [variation : 8 jours à 7,9 ans]. La valeur moyenne de l’HbA1c (écart-type) à la fin de l’essai était, respectivement, de 6,5 % (1,1) et de 6,8 % (1,2) dans le groupe insuline glargine injectable [ADN recombiné] et le groupe témoin (soins standard). La dose médiane d’insuline glargine injectable [ADN recombiné] à la fin de l’essai était de 0,45 U/kg. Quatre- vingt-un pour cent des patients répartis au hasard pour recevoir l’insuline glargine injectable [ADN recombiné] continuaient de l’utiliser à la fin de l’étude.
Tableau 4 – ORIGIN : Délai d’apparition de chaque paramètre primaire et secondaire
Insuline glargine injectable [ADN recombiné] N = 6 264 | Soins standard N = 6 273 | Insuline glargine injectable [ADN recombiné] vs Soins standard | |||
Participants présentant des effets N (%) n | N°/100 années- patients | Participants présentant des effets N (%) n | N°/100 années- patients | Rapport de risque (IC à 95 %) | |
| Paramètres primaires | |||||
| Décès cardiovasculaire, infarctus du myocarde (IM) non mortel ou accident vasculaire cérébral non mortel | 1041 (16,6) | (2,94) | 1013 (16,1) | (2,85) | 1,02 (0,94, 1,11) |
| Décès cardiovasculaire, infarctus du myocarde (IM) non mortel, accident vasculaire cérébral non mortel, hospitalisation en raison d’une insuffisance cardiaque ou intervention de revascularisation | 1792 (28,6) | (5,52) | 1727 (27,5) | (5,28) | 1,04 (0,97, 1,11) |
| Paramètres secondaires | |||||
| Mortalité toutes causes confondues | 951 (15,2) | (2,57) | 965 (15,4) | (2,60) | 0,98 (0,90, 1,08) |
| Résultat microvasculaire mixte* | 1323 (21,1) | (3,87) | 1363 (21,7) | (3,99) | 0,97 (0,90, 1,05) |
| Composants du paramètre coprimaire | |||||
| Décès cardiovasculaire | 580 (9,3) | (1,57) | 576 (9,2) | (1,55) | 1,00 (0,89, 1,13) |
| IM (mortel ou non mortel) | 336 (5,4) | (0,93) | 326 (5,2) | (0,90) | 1,03 (0,88, 1,19) |
| Accident vasculaire cérébral (mortel ou non mortel) | 331 (5,3) | (0,91) | 319 (5,1) | (0,88) | 1,03 (0,89, 1,21) |
| Revascularisations | 908 (14,5) | (2,69) | 860 (13,7) | (2,52) | 1,06 (0,96, 1,16) |
Insuline glargine injectable [ADN recombiné] N = 6 264 | Soins standard N = 6 273 | Insuline glargine injectable [ADN recombiné] vs Soins standard | |||
Participants présentant des effets N (%) n | N°/100 années- patients | Participants présentant des effets N (%) n | N°/100 années- patients | Rapport de risque (IC à 95 %) | |
| Hospitalisation due à une insuffisance cardiaque | 310 (4,9) | (0,85) | 343 (5,56) | (0,95) | 0,90 (0,77, 1,05) |
*affichant les composants suivants : photocoagulation par laser, vitrectomie ou cécité due à une rétinopathie diabétique; évolution de l’albuminurie; doublement du taux de créatinine sérique ou évolution du besoin de traitement de suppléance rénale
L’insuline glargine injectable [ADN recombiné] n’a pas modifié le risque relatif ni la mortalité attribuable à la maladie cardiovasculaire par rapport aux soins standard. Aucune différence n’a été constatée entre les groupes recevant l’insuline glargine injectable [ADN recombiné] et ceux recevant des soins standard sur le plan des deux résultats coprimaires, pour tout composant d’un paramètre présentant ces résultats, pour les cas de mortalité toutes causes confondues ou pour les résultats microvasculaires mixtes.
Tumeurs malignes
Dans l’essai ORIGIN, l’incidence globale de cancer (toutes catégories confondues) ou de décès causés par le cancer était comparable d’un groupe à l’autre. Le délai avant le premier cas de cancer ou de nouveaux cas de cancer pendant l’étude était semblable entre les deux groupes de traitement, les rapports de risque étant respectivement de 0,99 (IC à 95 % : 0,88, 1,11) et 0,96 (IC à 95 % : 0,85, 1,09).
Masse corporelle
Lors de la dernière visite durant le traitement (suivi médian de 6,2 ans), on a constaté une augmentation moyenne de 1,4 kg de la masse corporelle par rapport à la valeur initiale chez le groupe insuline glargine injectable [ADN recombiné] mais une diminution moyenne de 0,8 kg chez le groupe de soins standard.
8.2.1 Effets indésirables observées au cours des essais cliniques - enfants
Diabète de type 1 chez l’enfant et l’adolescent :
Les effets indésirables survenus chez au moins 1 % des patients traités par l’insuline glargine injectable [ADN recombiné] lors d’un essai comparatif mené chez l’enfant sont présentés dans le tableau suivant.
Tableau 3 - Effets indésirables survenus à une fréquence ≥ 1 % dans le cadre de l’étude 3003 présentés par système ou appareil (pourcentage de fréquence)
Effet indésirable (diagnostic)
Système ou appareil / terme
codé
Nombre (%) de sujets Insuline glargine injectable [ADN Insuline humaine NPH recombiné] n = 175 n = 174
Organisme entier Infection 24 (13,8) 31 (17,7) Lésion accidentelle 5 (2,9) 4 (2,3) Douleurs abdominales 2 (1,1) 2 (1,1) Réaction allergique 2 (1,1) - ( - ) Syndrome grippal - ( - ) 3 (1,7) Douleurs aux membres 2 (1,1) - ( - ) Appareil digestif Gastro-entérite 8 (4,6) 10 (5,7) Diarrhée 2 (1,1) 2 (1,1) Maux de gorge 2 (1,1) - ( - ) Système endocrinien Diabète sucré 1 (0,6) 4 (2,3) Point d’injection Masse au point d’injection 8 (4,6) 6 (3,4) Réaction au point d’injection 5 (2,9) 6 (3,4) Saignement au point 2 (1,1) 2 (1,1) d’injection Métabolisme et nutrition Réaction hypoglycémique* 3 (1,7) 7 (4,0) Hyperglycémie 1 (0,6) 3 (1,7) Cétose 1 (0,6) 5 (2,9) Lipodystrophie 3 (1,7) 2 (1,1) Appareil locomoteur Fracture (non spontanée) 3 (1,7) 3 (1,7) Troubles osseux 2 (1,1) - ( - ) Système nerveux Céphalées 6 (3,4) 5 (2,9) Appareil respiratoire Infection des voies 24 (13,8) 28 (16,0) respiratoires supérieures Pharyngite 13 (7,5) 15 (8,6) Rhinite 9 (5,2) 9 (5,1) Bronchite 6 (3,4) 7 (4,0) Sinusite 5 (2,9) 5 (2,9) Asthme 1 (0,6) 2 (1,1) Aggravation de la toux 3 (1,7) - ( - ) Peau et annexes cutanées Dermatite fongique 1 (0,6) 2 (1,1) Néoplasme cutané bénin 1 (0,6) 2 (1,1) Eczéma 2 (1,1) 1 (0,6)
Effet indésirable (diagnostic)
Système ou appareil / terme
codé
Nombre (%) de sujets Insuline glargine injectable [ADN Insuline humaine NPH recombiné] n = 175 n = 174
Zona 2 (1,1) 1 (0,6) Urticaire 2 (1,1) - ( - ) *Les épisodes d’hypoglycémie sans gravité sont présentés séparément.
Étude 3003 : L’effet indésirable le plus fréquent a été la lipodystrophie, une conséquence connue des injections d’insuline, mais les cas étaient essentiellement bénins. Les manifestations au point d’injection ont été évaluées comme pouvant être liées au médicament chez 9 sujets (5,2 %) traités par l’insuline glargine injectable [ADN recombiné] et chez 5 sujets (2,9 %) traités par l’insuline humaine NPH. Toutefois, aucun d’eux n’a dû abandonner l’étude en raison de ces manifestations.
Étude 3013 : Prolongation de l’étude 3003, soit une étude de suivi à long terme, non comparative, dans le cadre de laquelle on a observé, pendant une période de 201 à 1 159 jours, 143 patients de l’étude 3003 qui avaient reçu de l’insuline glargine injectable [ADN recombiné] et qui étaient parvenus à un équilibre glycémique. Les effets indésirables les plus fréquents ont été les infections des voies respiratoires supérieures, une infection et la rhinite. Notons que lorsque l’on compare les résultats des études quant à l’innocuité des traitements, il faut tenir compte des différentes durées d’exposition.
Étude 4005 : Étude comparative avec randomisation et permutation croisée menée auprès de 26 sujets âgés de 12 à 20 ans qui ont reçu de l’insuline glargine injectable [ADN recombiné] associée à de l’insuline lispro et de l’insuline humaine NPH associée à de l’insuline humaine régulière. La répartition des effets indésirables a été semblable pour les 2 schémas posologiques. Les effets indésirables les plus fréquents ont été les infections des voies respiratoires supérieures et la gastro-entérite.
Les patients ayant participé aux essais cliniques sur l’insuline glargine injectable [ADN recombiné] menés chez l’enfant avaient déjà reçu un traitement par l’insuline humaine NPH avant le début de l’étude, et ceux qui ont été randomisés dans le groupe de l’insuline humaine NPH ont entrepris l’étude selon le même schéma posologique que celui utilisé avant le début de l’étude. Cela pourrait être un facteur expliquant la plus grande fréquence des épisodes d’hypoglycémie observée dans le groupe traité par l’insuline glargine injectable [ADN recombiné] pendant la période initiale d’ajustement posologique (mais non pas par la suite) au cours de ces essais, un accroissement des épisodes d’hypoglycémie étant à prévoir lors de la substitution d’une insuline à une autre et de l’ajustement de la dose de la nouvelle insuline.
8.5 Effets indésirables observés après la mise en marché
Autres :
On a signalé la survenue d’erreurs liées au traitement médicamenteux impliquant l’administration accidentelle d’autres préparations d’insuline, notamment des insulines à action rapide, plutôt que d’insuline glargine injectable (ADN recombiné).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Plusieurs substances peuvent modifier le métabolisme du glucose et donc nécessiter un ajustement de la dose d’insuline et une étroite surveillance glycémique.
9.3 Interactions médicament-comportement
Les patients doivent recevoir un enseignement continu et des conseils sur l’insulinothérapie, la prise en charge du mode de vie, l’autosurveillance de la glycémie, les complications de l’insulinothérapie, la fréquence d’administration et les doses à administrer, l’utilisation des dispositifs d’injection et la conservation de l’insuline.
Pour une maîtrise optimale de la glycémie, l’autosurveillance régulière de cette dernière doit être envisagée pendant l’utilisation de Semglee.
L’alcool peut intensifier ou réduire l’effet hypoglycémiant de l’insuline.
9.4 Interactions médicament-médicament
Substances pouvant intensifier l’effet hypoglycémiant et la sensibilité à l’hypoglycémie :
hypoglycémiants oraux, inhibiteurs de l’ECA, disopyramide, fibrates, fluoxétine, IMAO, pentoxifylline, propoxyphène, salicylés, analogues de la somatostatine (p. ex., octréotide) et antibiotiques sulfamidés.
Substances pouvant atténuer l’effet hypoglycémiant : corticostéroïdes, danazol, diazoxide, diurétiques, sympathomimétiques (p. ex., épinéphrine, salbutamol et terbutaline), glucagon, isoniazide, dérivés de la phénothiazine, somatropine, hormones thyroïdiennes, œstrogènes, progestatifs (p. ex., contraceptifs oraux), inhibiteurs de protéase et antipsychotiques atypiques (p. ex., olanzapine et clozapine).
Par ailleurs, les bêtabloquants, la clonidine, les sels de lithium et l’alcool peuvent intensifier ou au contraire atténuer les effets hypoglycémiants de l’insuline. La pentamidine peut causer une hypoglycémie, qui peut ensuite être suivie d’une hyperglycémie. En outre, sous l’influence de sympatholytiques comme les bêtabloquants, la clonidine, la guanéthidine et la réserpine, les signes d’hypoglycémie peuvent être moins marqués ou absents.
Autre :
La prise concomitante d’une TZD et d’insuline n’est pas indiquée afin d’éviter le risque d’apparition ou d’aggravation d’une insuffisance cardiaque (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
9.5 Interactions médicament-aliment
Les interactions avec les aliments n'ont pas été documentées.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base d'herbes médicinales n'ont pas été documentées.
9.7 Interactions médicament-tests de laboratoire
Les effets du médicament sur les résultats des épreuves de laboratoire n’ont pas été documentés.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La principale action de l’insuline, y compris de l’insuline glargine, est d’assurer la régulation du métabolisme du glucose. L’insuline et ses analogues exercent leur action hypoglycémiante en stimulant le captage du glucose par les tissus périphériques, principalement les muscles squelettiques et le tissu 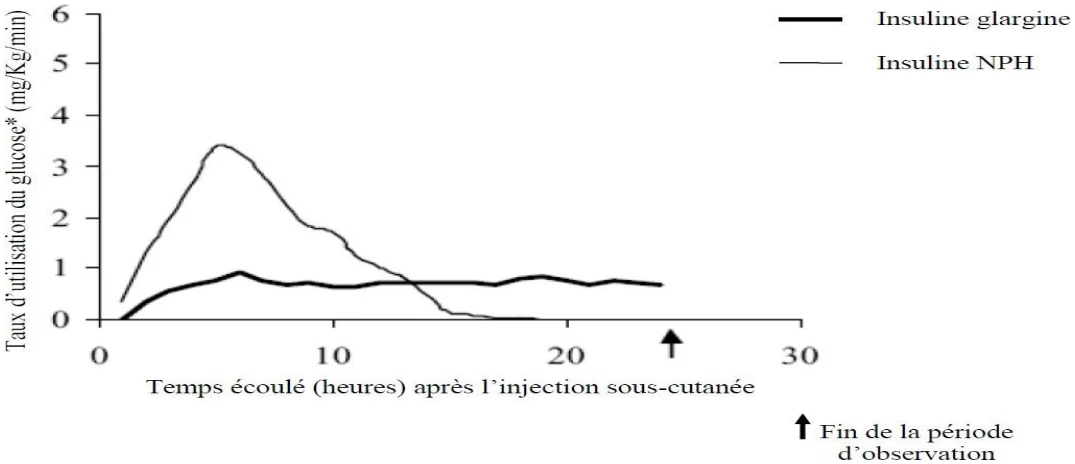
adipeux, de même qu’en inhibant la glycogenèse hépatique. L’insuline freine la lipolyse dans les adipocytes, inhibe la protéolyse et favorise la synthèse des protéines.
10.2 Pharmacodynamie
L’insuline glargine est un analogue de l’insuline humaine dotée d’une faible solubilité au pH neutre. À un pH de 4, soit celui de la solution d’insuline glargine injectable [ADN recombiné], l’insuline glargine est complètement soluble. Après injection dans le tissu sous-cutané, l’acidité de la solution est neutralisée et cela entraîne la formation de microprécipités desquels l’insuline glargine est libérée lentement, en petites quantités. La courbe de concentration en fonction du temps ainsi obtenue est relativement uniforme 24 heures durant et dépourvue de pic prononcé, ce qui permet d’administrer l’insuline glargine une seule fois par jour pour répondre aux besoins en insuline basale du diabétique.
On a démontré que l’effet hypoglycémiant produit par l’insuline glargine et par l’insuline humaine était équipotent sur une base molaire (lorsqu’elles sont administrées par voie intraveineuse aux mêmes doses). Des études pratiquées chez des sujets sains et des sujets atteints de diabète de type 1 avec la technique du clamp euglycémique hyperinsulinémique ont mis en évidence le début d’action plus lent de l’insuline glargine administrée par voie sous-cutanée par rapport à l’insuline humaine NPH. Par rapport à cette dernière, l’insuline glargine a montré un profil d’activité relativement uniforme, dépourvu de pic prononcé, couplé à des effets de plus longue durée.
La Figure 2 présente les résultats d’une étude menée auprès de patients atteints de diabète de type 1 portant sur une période maximale de 24 heures après l’injection. La durée médiane entre l’injection et la fin des effets pharmacologiques s’est établie à 14,5 heures pour l’insuline humaine NPH (fourchette : 9,5 à 19,3 heures) et à 24 heures pour l’insuline glargine (fourchette : 10,8 à >24,0 heures) (24 heures marquant la fin de la période d’observation).
Figure 2 – Profil d’activité chez les patients souffrant de diabète de type 1
*Correspondant à la quantité de glucose administré en perfusion requise pour maintenir une glycémie constante dans le plasma (valeurs horaires moyennes). Indicateur de l’activité de l’insuline. Variabilité interindividuelle (CV : coefficient de variation); insuline glargine : 84 %; insuline humaine NPH : 78 %.
10.3 Pharmacocinétique
Absorption
Comparativement à l’insuline humaine NPH, l’insuline glargine (ADN recombiné), administrée par voie sous-cutanée à des sujets sains ou à des patients diabétiques, s’accompagne d’une absorption plus lente et d’une courbe de concentration en fonction du temps relativement uniforme 24 heures durant, dépourvue de pic prononcé, comme en témoignent les concentrations sériques d’insuline. Celles-ci sont donc en concordance avec le profil d’activité pharmacodynamique en fonction du temps de l’insuline glargine.
L’administration sous-cutanée d’une dose de 0,3 U/kg d’insuline glargine à des patients atteints de diabète de type 1 a produit une courbe de concentration en fonction du temps relativement uniforme. La région de l’injection sous-cutanée (abdomen, cuisses ou partie supérieure des bras) n’a pas modifié la durée d’action.
Métabolisme
Après l’injection sous-cutanée d’insuline glargine injectable [ADN recombiné] à des sujets en bonne santé et à des patients diabétiques, l’insuline glargine subit une biotransformation rapide au niveau de l’extrémité terminale carboxyle de la chaîne B, laquelle donne lieu à la formation de deux métabolites actifs, soit M1 ([GlyA21]insuline) et M2 ([GlyA21]-des-ThrB30-insuline). Dans le plasma, le principal composé en circulation est le métabolite M1. L’exposition au M1 augmente en proportion de la dose administrée d’insuline glargine injectable [ADN recombiné]. Les données pharmacocinétiques et pharmacodynamiques indiquent que l’effet de l’injection sous-cutanée d’insuline glargine injectable [ADN recombiné] repose principalement sur l’exposition au métabolite M1. L’insuline glargine et le métabolite M2 n’étaient pas décelables chez la vaste majorité des sujets et, lorsqu’ils l’étaient, leur concentration était indépendante de la dose administrée d’insuline glargine injectable [ADN recombiné].
Durée d’action
La durée d’action prolongée (jusqu’à 24 heures) de l’insuline glargine injectable [ADN recombiné] est directement liée à son taux d’absorption plus lent, ce qui permet son administration par voie sous cutanée 1 seule fois par jour. La courbe d’activité en fonction du temps des insulines, y compris Semglee, est sujette à la variabilité interindividuelle et aussi intra-individuelle. Les doses et le moment de l’administration de l’antidiabétique doivent être déterminés et ajustés en fonction de chaque patient afin d’atteindre les valeurs glycémiques recherchées.
Populations particulières et états pathologiques
- Sexe, race et sexe : On ne possède aucun renseignement sur les effets de l’âge, de la race ou du sexe sur la pharmacocinétique de l’insuline glargine injectable [ADN recombiné]. Cependant, au cours des essais cliniques comparatifs menés chez l’adulte (n = 3890, études 3001, 3002, 3004, 3005 et 3006) et lors d’un essai clinique comparatif mené chez l’enfant (n = 349, étude 3003), l’analyse de sous-groupes établis en fonction de l’âge, de la race ou de l’origine ethnique (blanche, noire, asiatique/orientale, multiraciale et hispanique) et du sexe n’a pas mis en évidence des différences entre l’insuline glargine et l’insuline humaine NPH sur le plan de l’innocuité ou de l’efficacité.
- Grossesse et allaitement: Aucune étude n’a été effectuée sur la pharmacocinétique et la pharmacodynamie de l’insuline glargine injectable [ADN recombiné] chez la femme enceinte (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS – Populations particulières).
Insuffisance hépatique : On n’a effectué aucune étude auprès de patients souffrant d’insuffisance hépatique. Cependant, certaines études portant sur l’insuline humaine ont
permis de démontrer la présence de taux accrus d’insuline circulante chez les patients atteints d’une insuffisance hépatique. Il peut donc être nécessaire d’intensifier la surveillance glycémique et d’ajuster la dose d’insuline ou d’analogue de l’insuline, y compris Semglee, en présence d’un dysfonctionnement hépatique (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique, biliaire, pancréatique et rénale).
- Insuffisance rénale : On n’a effectué aucune étude auprès de patients souffrant d’insuffisance rénale. Cependant, certaines études portant sur l’insuline humaine ont permis de démontrer la présence de taux accrus d’insuline circulante chez les patients atteints d’une insuffisance rénale. Il peut donc être nécessaire d’intensifier la surveillance glycémique et d’ajuster la dose d’insuline ou d’analogue de l’insuline, y compris Semglee, en présence d’un dysfonctionnement rénal (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique, biliaire, pancréatique er rénale).
- Obésité : Au cours des essais cliniques comparatifs, portant entre autres sur des patients dont l’indice de masse corporelle (IMC) pouvait atteindre 49,6 kg/m2, l’analyse de sous-groupes établis en fonction de l’IMC n’a fait ressortir aucune différence entre l’insuline glargine et l’insuline humaine NPH sur le plan de l’innocuité ou de l’efficacité.
- Tabagisme : On ne possède pas de renseignements sur les effets du tabagisme sur la pharmacocinétique de Semglee.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Jusqu’à la première utilisation du stylo, conservez les boites contenant les stylos dans le réfrigérateur (2 °C à 8 °C).
Ne pas congeler le stylo.
Lorsque vous sortez un stylo du réfrigérateur, déposez-le sur une surface plane et attendez qu’il soit à la température ambiante, soit entre 15 °C et 30 °C avant de vous en servir.
Après la première utilisation du stylo, conservez-le à la température ambiante (15 °C à 30 °C). Ne replacez pas le stylo dans le réfrigérateur après vous en être servi.
Entreposez toujours le stylo avec le capuchon pour éviter toute contamination.
Le stylo que vous utilisez doit être jeté 28 jours après sa première utilisation, même s’il reste encore de l’insuline à l’intérieur. Consultez l’étape 8 pour savoir comment en disposer.
Ne pas laisser l’aiguille fixée au stylo lors de l’entreposage et ne réutilisez pas les aiguilles.
Utilisez toujours une nouvelle aiguille pour chaque injection, car vous éviterez ainsi les aiguilles bloquées et les infections.
Garder hors de la portée et de la vue des enfants.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Directives à l’intention du patient
Semglee ne doit être administré que si la solution est limpide et incolore, exempte de particules en suspension (voir la section 4 POSOLOGIE ET ADMINISTRATION – Administration). Semglee est une solution claire; il ne s’agit pas d’une suspension. Les insulines à longue durée peuvent être confondues
avec d’autres types d’insuline, car elles ont une apparence semblable à celle des insulines à courte durée. On doit toujours vérifier l’étiquette de l’insuline avant chaque injection pour éviter toute erreur médicale entre Semglee et d’autres insulines. Il n’est pas nécessaire d’agiter les stylos préremplis jetables avant d’en administrer le contenu. On doit avertir les patients de ne pas mélanger Semglee avec une autre insuline ni de le diluer avec une autre solution (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
On doit informer le patient des diverses modalités de prise en charge de sa maladie, incluant la surveillance de la glycémie, la technique d’injection ainsi que le traitement des épisodes d’hypoglycémie et d’hyperglycémie. Il est également important de le renseigner sur les mesures à prendre dans certaines situations particulières, par exemple, s’il présente une maladie concomitante, des troubles émotionnels ou du stress, s’il oublie de se donner une injection, s’il s’administre une dose insuffisante ou excessive, si son apport alimentaire est inadéquat, ou encore, s’il saute un repas. Le degré de participation du patient à la prise en charge de son diabète est variable et généralement déterminé par le médecin.
L’insulinothérapie exige une vigilance constante en raison des risques d’hyperglycémie et d’hypoglycémie qu’elle comporte. Les patients et leurs proches doivent savoir comment intervenir en cas d’hyperglycémie ou d’hypoglycémie avérée ou suspectée, et quand en informer le médecin.
On doit aviser les patientes diabétiques qui deviennent enceintes ou qui envisagent de le devenir d’en informer leur médecin.
Voir aussi les RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT sur Semglee pour plus d’information. Conseillez à vos patients de consulter « Comment prendre Semglee » pour de plus amples renseignements sur l’emploi des stylos.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : insuline glargine (ADN recombiné)
Nom chimique : 21A-Glycine-30Ba-L-arginine 30Bb-L-arginine-insuline (humaine)
Formule moléculaire et masse moléculaire : C267H404N72O78S6 and 6063 daltons
Formule développée :
Propriétés physicochimiques, solubilité :
| Aspect physique | La substance médicamenteuse de l’insuline glargine est une poudre hygroscopique blanche ou blanc cassé. |
| Solubilité | L’insuline glargine est pratiquement insoluble dans l’eau et dans l’éthanol anhydre. Elle est soluble dans une solution diluée d’acide minérale : 3 à 7 µg/mL à un pH de 7, au moins 10 mg/mL à un pH de 5, plus de 100 mg/mL à un pH de 2. |
| Point isoélectrique | Le point isoélectrique de l’insuline glargine est près de 7,0. |
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Les études cliniques qui ont servi à appuyer la similarité entre la Semglee et le médicament biologique de référence comprennent :
- Étude MYL-1501D-1003
Cette étude de Phase 1 était une étude de clamp euglycémique hyperinsulinémique, à dose unique et à répartition aléatoire, entièrement reproduite, comportant trois traitements, six périodes et six séquences menée en double insu auprès de sujets en santé. La pharmacocinétique (PK), la pharmacodynamique (PD), et le profil d’innocuité de l’insuline glargine analogue de longue durée MYL-1501D produite selon deux processus de fabrication différents (Processus V et Processus VI) ont été comparées à celles du produit de référence, l’insuline analogue de longue durée, Lantus®-ÉU (insuline glargine injectable). L’étude comptait 8 visites d’étude : une visite de sélection (Visite 1), six périodes posologiques (Visites 2-7) au cours de la période de traitement, et une visite de suivi (Visite 8). Il y avait une période d’élimination de 5-14 jours entre chaque période posologique. 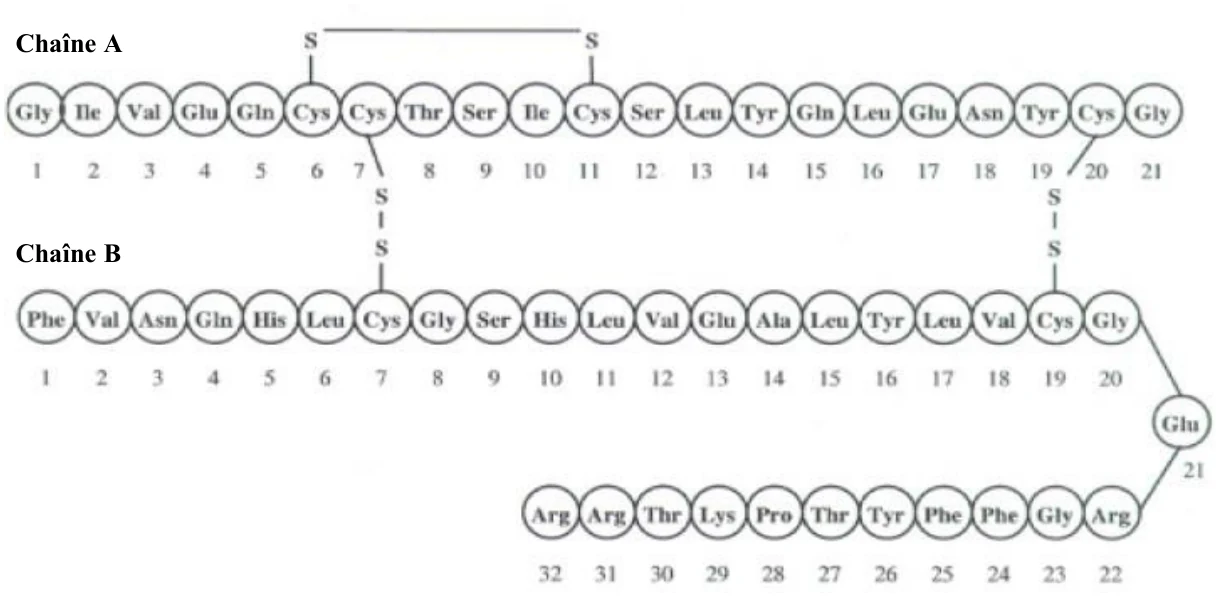
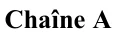
Chaîne A 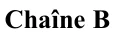
Chaîne B
Tableau 5 - Résumé de la conception de l’essai et des données démographiques sur les patients
| No de | Conception de | Posologie, voie | Nombre de | Âge moyen | |
| d’administration | Sexe | ||||
| l’étude | l’étude | sujets (n) | (tranche) | ||
| et durée | |||||
MYL- 1501D- 1003 | Étude de clamp euglycémique hyperinsulinémique, à dose unique et à répartition aléatoire, entièrement reproduite, comportant 3 traitements, 6 périodes et 6 séquences menée en double insu | Doses de 0,5 U/kg, par voie sous- cutanée pendant jusqu’à 105 jours | Volontaires normaux en santé; 95 répartis aléatoirement | 40,1 (± 11,07) | 65 hommes 30 femmes |
MYL-1501D-1003 Données démographiques sur les patients et caractéristiques en début d’étude
En tout, 95 sujets ont été répartis aléatoirement et 74 sujets ont complété l’étude.
Les données démographiques sur les patients et caractéristiques en début d’étude étaient bien équilibrées entre les séquences de traitement.
L’âge moyen (± É-T) des sujets était de 40,1 ans (± 11,07), et la plupart des sujets étaient de sexe masculin (n=65, 68,4 %). Les sujets étaient majoritairement blancs (n=58, 61,1 %) et noirs ou afro- américains (n=26, 27,4 %), et hispaniques ou latinos (n=34, 35,8 %). L’IMC moyen (± É-T) lors de la sélection était de 26,23 (± 2,562) kg/m2.
14.2 Résultats de l’étude
Voir 14.3 Études de biodisponibilité comparatives.
14.3 Études de biodisponibilité comparatives
| Paramètres pharmacocinétiques primaires des concentrations plasmatiques d’insuline glargine M1 | ||||
| et paramètres pharmacodynamiques primaires§ tirés de l’étude MYL1501D-1003 : | ||||
| Rapport des | ||||
| moyennes | ||||
| Paramètre1 | À l’étude2 | Référence3 | Intervalle de confiance | |
| géométriques | ||||
| % | ||||
ASC0-24h (h*ng/mL) | 7,42 (0,222) | 7,48 (0,225) | 99,33 % | 95,11 %, 103,22 %4 |
CMAX (ng/mL) | 0,44 (0,014) | 0,44 (0,014) | 99,99 % | 95,30 %, 104,33 %4 |
| Paramètres pharmacocinétiques primaires des concentrations plasmatiques d’insuline glargine M1 | ||||
| et paramètres pharmacodynamiques primaires§ tirés de l’étude MYL1501D-1003 : | ||||
| Rapport des | ||||
| moyennes | ||||
| Paramètre1 | À l’étude2 | Référence3 | Intervalle de confiance | |
| géométriques | ||||
| % | ||||
| ASC(TPG 0-24h) | 1396,32 (109,817)4 | 1471.04 (103.524) | 94,90% | 85,46%, 105,39%5 |
| TPGmax | 1,84 (0.120)4 | 1.91 (0,115) | 97,59% | 89,32%, 106,63%5 |
§ L’aire sous la courbe du taux de perfusion du glucose de 0 à 24 heures (ASCTPG0-24 h) et le taux de perfusion du glucose maximal (TPGmax) sont issues d’une technique de clamp euglycémique hyperinsulinémique d’une durée de 24 heures.
1 Moyenne géométrique des moindres carrés (É-T)
2 MYL-1501D (Processus VI) (n=86 pour PC et n=85 pour PD)
3 Lantus®-US (n=86 pour PC et n=85 pour PD)
4 Intervalle de confiance à 90%
5 Intervalle de confiance à 95 % avec limites de confiance élargies car il s’agit d’un produit pharmaceutique
à haute variabilité.
14.4 Immunogénicité
À l’instar de toutes les protéines thérapeutiques, le potentiel d’immunogénicité existe. La détection de formation d’anticorps dépend largement de la sensibilité et de la spécificité de l’essai. De plus, l’incidence de présence d’anticorps observée (y compris les anticorps neutralisants) dans un essai peut être influencée par plusieurs facteurs, dont la méthodologie de l’essai, la manipulation des échantillons, le moment de la prise d’échantillon, les médicaments concomitants, et la maladie sous- jacente. Pour ces raisons, la comparaison de l’incidence d’anticorps dans les études décrites ci-dessous avec l’incidence d’anticorps dans d’autres études ou à d’autres produits d’insuline glargine peut s’avérer trompeuse.
L’immunogénicité rapportée dans les études cliniques comparant Semglee au médicament biologique de référence est comparable. La description de l’immunogénicité dans cette section est fondée sur l’expérience clinique avec le médicament biologique de référence.
L’administration d’insuline peut entraîner la production d’anticorps anti-insuline. Au cours des essais cliniques, on a observé une réactivité croisée des anticorps anti-insuline humaine et anti-insuline glargine dans les groupes de traitement par l’insuline NPH et par l’insuline glargine, et les pourcentages de hausse et de baisse des titres ont été semblables. On n’a pas établi de corrélation, dans l’un ou l’autre des groupes de traitement, entre la hausse et la baisse de ces titres d’anticorps et les changements dans les taux d’HbA1c ou les besoins totaux en insuline. En théorie, la présence de tels anticorps anti-insuline nécessiterait un ajustement de la dose d’insuline afin de corriger la tendance à l’hyperglycémie ou à l’hypoglycémie, mais aucun ajustement de cette nature n’a été constaté lors de l’analyse des données d’essais cliniques et de pharmacovigilance disponibles sur l’insuline glargine injectable [ADN recombiné].
14.5 Essais cliniques – Médicament biologique de référence
On a comparé l’innocuité et l’efficacité de l’insuline glargine, administrée 1 f.p.j. au coucher, à celles de l’insuline humaine NPH, administrée 1 ou 2 f.p.j., dans le cadre d’études menées en mode parallèle ouvert, après randomisation de 2 327 adultes et 518 enfants atteints de diabète de type 1 et de 1 563 adultes atteints de diabète de type 2.
En général, l’administration d’insuline glargine a permis de maintenir l’équilibre glycémique chez ces patients, comme l’ont prouvé le taux d’hémoglobine glycosylée et la glycémie à jeun.
Diabète de type 1 chez l’adulte (voir le Tableau 7). Dans le cadre de 2 essais comparatifs de grande envergure de phase III, d’une durée de 28 semaines (études 3001 et 3004, n = 1119), des patients atteints de diabète de type 1 ont été randomisés afin de recevoir une insulinothérapie selon un schéma basal-bolus, soit par l’insuline glargine injectable [ADN recombiné] (insuline glargine) 1 f.p.j., soit par de l’insuline humaine NPH 1 ou 2 f.p.j. Les patients recevaient en plus de l’insuline humaine régulière avant chaque repas. L’administration uniquotidienne de l’insuline glargine injectable [ADN recombiné] ou de l’insuline humaine NPH se faisait au coucher, tandis que l’administration biquotidienne de l’insuline humaine NPH se faisait le matin et au coucher. Dans ces études, l’administration de l’insuline glargine injectable [ADN recombiné] et de l’insuline humaine NPH a produit un effet comparable sur le taux d’hémoglobine glycosylée et sur la fréquence globale d’hypoglycémie.
Dans une autre étude comparative de grande envergure de phase III avec randomisation (étude 3005, n = 619), des patients présentant un diabète de type 1 ont été traités durant 16 semaines selon un schéma d’insulinothérapie basal-bolus comportant l’administration d’insuline basale (insuline glargine injectable [ADN recombiné] ou d’insuline humaine NPH) et d’insuline lispro avant chaque repas. L’insuline glargine injectable [ADN recombiné] était injectée 1 f.p.j. au coucher et l’insuline humaine NPH était administrée 1 ou 2 f.p.j. Dans cette étude, l’administration de l’insuline glargine injectable [ADN recombiné] et de l’insuline humaine NPH a produit un effet comparable sur le taux d’hémoglobine glycosylée et sur la fréquence globale d’hypoglycémie.
Diabète de type 2 chez l’adulte (voir le Tableau 7). L’insuline glargine injectable [ADN recombiné] a été évaluée dans le cadre d’une étude comparative de grande envergure de phase III, d’une durée de 52 semaines, avec randomisation des patients (étude 3002, n = 570). Le protocole thérapeutique de cet essai clinique incluait une insulinothérapie et l’administration d’hypoglycémiants oraux (sulfonylurées, 93,9 %; biguanides, 51,1 %; acarbose, 12,3 %; ou autres médicaments, 2,8 %; le total des pourcentages étant supérieur à 100 % en raison des traitements d’association). L’insuline glargine injectable [ADN recombiné], administrée 1 f.p.j. au coucher, s’est montré aussi efficace que l’insuline humaine NPH, administrée 1 f.p.j. au coucher, pour abaisser le taux d’hémoglobine glycosylée et la glycémie à jeun. Par ailleurs, on a observé une fréquence d’hypoglycémie peu élevée et similaire dans les groupes traités par l’insuline glargine injectable [ADN recombiné] et par l’insuline humaine NPH.
Dans une autre étude comparative de grande envergure de phase III, d’une durée de 28 semaines, avec randomisation, portant sur des patients atteints de diabète de type 2 ne prenant pas d’hypoglycémiants oraux (étude 3006, n = 518), on a évalué un schéma d’insulinothérapie basal bolus comparant l’insuline glargine injectable [ADN recombiné], administrée 1 f.p.j. au coucher, et l’insuline humaine NPH, administrée 1 ou 2 f.p.j. Les patients pouvaient aussi s’administrer au besoin de l’insuline humaine régulière avant les repas.
L’administration d’insuline glargine injectable [ADN recombiné] s’est montrée aussi efficace que celle de l’insuline humaine NPH, administrée 1 ou 2 f.p.j., pour réduire le taux d’hémoglobine glycosylée et la glycémie à jeun, tout en s’accompagnant d’une fréquence similaire d’hypoglycémie.
Diabète de type 2 chez l’adulte (voir le Tableau 6). Lors d’une étude ouverte, avec randomisation et groupes parallèles, d’une durée de 24 semaines (étude 4002, n = 756), on a ajouté de l’insuline glargine injectable [ADN recombiné] ou de l’insuline humaine NPH, à raison de 1 f.p.j. au coucher, au traitement de patients adultes atteints de diabète de type 2 qui prenaient 1 ou 2 hypoglycémiants oraux (sulfonylurées, 88,5 %; biguanides, 82,8 %; ou thiazolidinediones, 9,0 %; le total des pourcentages étant supérieur à 100 % en raison des traitements d’association) et dont le taux d’HbA1c était supérieur à 7,5 % (moyenne de 8,6 %). Dans le but d’atteindre une glycémie plasmatique à jeun ≤ 5,5 mmol/L, les doses d’insuline glargine injectable [ADN recombiné] et d’insuline humaine NPH ont été déterminées en fonction du schéma d’ajustement posologique structuré décrit dans le Tableau 6.
Tableau 6. Schéma d’ajustement posologique
| Période | Dose ou ajustement de la dose |
| Début du traitement | 10 U/jour |
| Ajustement de la dose tous les 7 jours en fonction de la glycémie plasmatique à jeun : | |
Glycémie plasmatique à jeun moyenne ≥ 10 mmol/L pendant les 2 derniers jours consécutifs en l’absence d’épisodes hypoglycémiques graves ou de GP* < 4,0 mmol/L | Augmenter la dose quotidienne de 8 U. |
| Glycémie plasmatique à jeun moyenne ≥ 7,8 mmol/L et < 10 mmol/L pendant les 2 derniers jours consécutifs en l’absence d’épisodes hypoglycémiques graves ou de GP* < 4,0 mmol/L | Augmenter la dose quotidienne de 6 U. |
| Glycémie plasmatique à jeun moyenne ≥ 6,7 mmol/L et < 7,8 mmol/L pendant les 2 derniers jours consécutifs en l’absence d’épisodes hypoglycémiques graves ou de GP* < 4,0 mmol/L | Augmenter la dose quotidienne de 4 U. |
| Glycémie plasmatique à jeun moyenne > 5,5 mmol/L et < 6,7 mmol/L pendant les 2 derniers jours consécutifs en l’absence d’épisodes hypoglycémiques graves ou de GP* < 4,0 mmol/L | Augmenter la dose quotidienne de 2 U. |
| Maintenir ensuite une glycémie plasmatique à jeun ≤ 5,5 mmol/L. | |
* GP : glycémie plasmatique
L’application de ce schéma d’ajustement posologique a permis de réduire en moyenne le taux d’HbA1c à 6,96 % chez les patients qui recevaient l’insuline glargine injectable [ADN recombiné] et à 6,97 % chez ceux qui recevaient l’insuline humaine NPH. Plus de la moitié des patients de chaque groupe ont atteint un taux d’HbA1c ≤ 7,0 % (insuline glargine injectable [ADN recombiné], 58,0 %; insuline humaine NPH, 57,3 %). À la fin de l’étude, la dose quotidienne moyenne administrée s’élevait à 47,2 U dans le groupe traité par l’insuline glargine injectable [ADN recombiné] et à 41,8 UI dans celui traité par l’insuline humaine NPH. Au total, 33,2 % des patients recevant l’insuline glargine injectable [ADN recombiné] ont atteint le paramètre d’efficacité principal (taux d’HbA1c ≤ 7,0 % en l’absence d’hypoglycémie nocturne confirmée par une glycémie plasmatique ≤ 4,0 mmol/L) comparativement à 26,7 % des patients qui recevaient l’insuline humaine NPH (p = 0,0486).
Au cours de cette étude, un nombre moins élevé de patients ont subi des épisodes hypoglycémiques nocturnes dans le groupe qui recevait l’insuline glargine injectable [ADN recombiné] que dans celui qui recevait l’insuline humaine NPH. On a observé des résultats comparables lors d’autres essais cliniques
ayant porté sur le diabète de type 2, l’hypoglycémie nocturne s’étant révélée moins fréquente avec l’insuline glargine injectable [ADN recombiné] qu’avec l’insuline humaine NPH.
Diabète de type 1 et de type 2 chez l’adulte. Le Tableau 7 compare les schémas posologiques de l’insuline glargine injectable [ADN recombiné], administrée 1 f.p.j., à ceux de l’insuline humaine NPH, administrée 1 ou 2 f.p.j. Les sous-groupes de patients provenant des études de phase III ont été établis selon que les sujets avaient préalablement suivi ou non une insulinothérapie basale.
Résumé des principaux résultats thérapeutiques des études cliniques :
Tableau 7 - Patients adultes
| Diabète de type 1 | |||||
| Population diabétique | Traitement na nb Moyenne en fin d’étude (variation moyenne par rapport au départ) Hémoglobine glycosylée (%)c Glycémie à jeun (mmol/L)c | ||||
| Usage préalable d’insuline basale 1 f.p.j. | |||||
avec insuline humaine régulière | Insuline glargine injectable [ADN recombiné] | 222 | 206 | 7,98 (0,01) | 8,51 (-0,93) |
Insuline humaine NPH | 218 | 205 | 7,95 (-0,05) | 8,16 (-1,21) | |
| avec insuline lispro | Insuline glargine injectable [ADN recombiné] | 73 | 71 | 7,11 (-0,25) | 8,01 (-1,26) |
Insuline humaine NPH | 69 | 64 | 7,46 (-0,23) | 8,65 (-1,17) | |
| Usage préalable d’insuline basale > 1 f.p.j. | |||||
avec insuline humaine régulière | Insuline glargine injectable [ADN recombiné] | 334 | 303 | 7,77 (0,06) | 7,83 (-1,31)d |
Insuline humaine NPH (x 2) | 345 | 315 | 7,69 (-0,05) | 8,78 (-0,72) | |
| avec insuline lispro | Insuline glargine injectable [ADN recombiné] | 237 | 224 | 7,66 (-0,03) | 8,0 (-1,42)d |
| Insuline | 240 | 229 | 7,64 (-0,05) | 8,57 (-0,81) | |
| humaine NPH (x 2) |
| Diabète de type 2 | |||||
| Population diabétique | Traitement na nb Moyenne en fin d’étude (variation moyenne par rapport au départ) Hémoglobine glycosylée (%)c Glycémie à jeun (mmol/L)c | ||||
| Insuline en association avec un hypoglycémiant oral | |||||
| Pas d’usage préalable d’insuline | Insuline glargine injectable [ADN recombiné] | 222 | 218 | 8,07 (-1,00) | 7,22 (-3,14) |
Insuline humaine NPH | 204 | 194 | 7,92 (-1,00) | 7,29 (-3,19) | |
Usage préalable d’insuline | Insuline glargine injectable [ADN recombiné] | 67 | 61 | 8,71 (-0,14) | 7,43 (-0,82) |
Insuline humaine NPH | 77 | 68 | 8,75 (-0,05) | 7,72 (-0,79) | |
| Insuline sans hypoglycémiant oral | |||||
Usage préalable d’insuline basale 1 f.p.j. | Insuline glargine injectable [ADN recombiné] | 52 | 47 | 8,07 (-0,34) | 8,49 (-0,95) |
Insuline humaine NPH | 48 | 46 | 7,92 (-0,45) | 7,94 (-1,13) | |
Usage préalable d’insuline basale > 1 f.p.j. | Insuline glargine injectable [ADN recombiné] | 207 | 184 | 8,15 (-0,44) | 7,71 (-1,34) |
Insuline humaine NPH (x 2) | 211 | 192 | 7,96 (-0,61) | 8,05 (-1,19) | |
a Nombre de patients randomisés et traités b Nombre de patients randomisés, traités et ayant terminé l’étude (sans conclusion hâtive) c Population admise à l’étude d p < 0,05; Insuline glargine injectable [ADN recombiné] comparé à l’insuline humaine NPH | |||||
Diabète de type 1 chez l’enfant et l’adolescent (voir le Tableau 8)
Étude 3003 : Étude de référence – étude menée en mode parallèle ouvert après randomisation de 349 enfants de 6 à 15 ans atteints de diabète de type 1. Les sujets ont reçu de l’insuline glargine injectable [ADN recombiné] 1 f.p.j. pendant 28 semaines ou l’insuline utilisée le plus couramment chez les enfants, l’insuline humaine NPH, administrée 1 ou 2 f.p.j. Comparativement à l’insuline humaine NPH administrée 1 ou 2 f.p.j., insuline glargine injectable [ADN recombiné] a permis une réduction significative de la glycémie à jeun, tandis que les taux d’HbA1c et la glycémie sur 24 heures ont été semblables. Les résultats de cette étude démontrent que la maîtrise globale de la glycémie, mesurée par le taux d’HbA1c et la fréquence des épisodes d’hypoglycémie à la suite de l’ajustement initial de la dose qui a suivi le remplacement de l’insuline humaine NPH administrée avant le début de l’étude par l’insuline glargine injectable [ADN recombiné], est semblable pour l’insuline glargine injectable [ADN recombiné] et l’insuline humaine NPH, administrée 1 ou 2 f.p.j.
Tableau 8. Enfants et adolescents (Étude 3003)
Diabète de type 1
| Durée du traitement | 28 semaines |
Traitement d’association Nombre de sujets traités Hémoglobine glycosylée Moyenne en fin d’étude Variation moyenne ajustée par rapport au départ Dose d’insuline basale Moyenne en fin d’étude Variation moyenne par rapport au départ Dose totale d’insuline Moyenne en fin d’étude Variation moyenne par rapport au départ Glycémie à jeun (mmol/L) Moyenne en fin d’étude Variation moyenne ajustée par rapport au départ | Insuline régulière Insuline glargine injectable Insuline humaine [ADN recombiné] NPH 174 175 8,91 9,18 + 0,28 + 0,27 18,2 21,1
45,0 46,0 + 1,9 + 3,4 9,48 10,15
|
Étude 3013 : Étude pivot – prolongation de l’étude 3003, soit une étude de suivi à long terme ouverte et non comparative dans le cadre de laquelle on a observé, pendant une période de 201 à 1 159 jours, 143 patients de l’étude 3003 qui avaient reçu de l’insuline glargine injectable [ADN recombiné] et qui étaient parvenus à un équilibre glycémique. De ce nombre, 26 patients ont abandonné l’étude pour des raisons administratives ou inconnues. L’équilibre glycémique établi lors de l’étude 3003 a été maintenu pendant l’étude de prolongation, malgré une hausse de 0,35 % du taux d’HbA1c par rapport aux valeurs de départ de l’étude 3003. Cette hausse peut être attribuable à différents facteurs comme un amenuisement de la maîtrise avec le temps et la puberté, qui a souvent un effet nuisible sur l’équilibre glycémique et est associée à une plus grande insulinorésistance et à une augmentation des besoins en insuline. Bien que moins fréquente dans la population d’âge postpubertaire, l’absence d’insulinothérapie intensive pourrait également constituer un autre facteur, car les pédiatres et les parents craignent souvent les effets nocifs de l’hypoglycémie chez l’enfant.
Étude 4005 : Étude comparative ouverte avec randomisation et permutation croisée menée auprès de 26 sujets âgés de 12 à 20 ans et ayant atteint au moins le stade B2G2 de la classification de Tanner (stades de la puberté). Les sujets ont reçu chacun des 2 schémas posologiques pendant 16 semaines, soit l’insuline glargine injectable [ADN recombiné] associée à de l’insuline lispro et de l’insuline humaine NPH associée à de l’insuline humaine régulière. Cet essai complémentaire n’avait toutefois pas été conçu avec la puissance nécessaire pour déterminer si le principal paramètre d’évaluation était significatif.
La fréquence plus élevée des épisodes d’hypoglycémie symptomatiques lors de l’emploi d’insuline glargine injectable [ADN recombiné] (308 vs 237) n’a été observée qu’au cours de la deuxième permutation et a été associée à un taux d’HbA1c inférieur pour l’insuline glargine injectable [ADN recombiné] (8,6 % vs 9,9 %).
L’association insuline glargine injectable [ADN recombiné] et insuline lispro a été retenue afin de reproduire au mieux la réponse normale à l’insuline physiologique pendant le jour. La durée d’action de 24 heures, sans pic prononcé, de l’insuline glargine injectable [ADN recombiné] s’approche davantage de l’insulinosécrétion basale par le pancréas comparativement à l’insuline humaine NPH, et l’insuline lispro apparaît dans le plasma et en disparaît plus rapidement que l’insuline humaine régulière, ce qui se traduit par des variations moindres de la glycémie aux repas et une fréquence réduite d’hypoglycémie postprandiale, comparativement à l’insuline humaine régulière.
Lors de l’étude 3003, la glycémie sur 24 heures et le taux d’HbA1c ont été semblables pour l’insuline glargine injectable [ADN recombiné] et l’insuline humaine NPH. Dans l’étude de prolongation non comparative (étude 3013), l’équilibre glycémique établi au cours de l’étude 3003 a été maintenu, malgré une augmentation de 0,35 % du taux d’HbA1c par rapport aux valeurs de départ de l’étude 3003.
Au cours de la période initiale (et de la période d’ajustement posologique qui suit) de toute insulinothérapie, le risque d’hypoglycémie est plus élevé qu’une fois que la dose a été stabilisée. Dans le cadre des essais menés chez les enfants où l’on a comparé l’insuline glargine injectable [ADN recombiné] à l’insuline humaine NPH, tous les patients recevaient déjà de l’insuline humaine NPH avant le début de l’étude, et le schéma posologique a été maintenu chez les patients qui ont été répartis dans le groupe de l’insuline humaine NPH. Les patients qui ont été répartis dans le groupe recevant l’insuline glargine injectable [ADN recombiné] ont, par contre, tous dû passer par une phase d’ajustement de la dose de la nouvelle insuline, ce qui pourrait dans une large mesure avoir été à l’origine du plus grand nombre d’épisodes d’hypoglycémie observés au cours de cette phase dans ce groupe. De plus, dans certaines études (l’étude 4005 notamment), la glycémie et les taux d’HbA1c étaient plus bas dans le groupe recevant l’insuline glargine injectable [ADN recombiné] que dans celui recevant l’insuline humaine NPH lors de la phase d’ajustement de la dose, ce qui favoriserait également la survenue d’épisodes d’hypoglycémie. Après la période initiale du traitement dans le cadre de l’étude 3003, l’insuline glargine injectable [ADN recombiné] a été associée à une réduction significativement plus importante de la glycémie à jeun moyenne, et aucune différence significative des taux d’HbA1c, de la glycémie sur 24 heures et de la fréquence des épisodes d’hypoglycémie n’a été observée entre l’insuline glargine injectable [ADN recombiné] et l’insuline humaine NPH administrée 1 ou 2 f.p.j. Après la période initiale de l’étude 4005 avec permutation croisée, l’insuline glargine injectable [ADN recombiné] n’a été associée à aucune différence significative de la glycémie à jeun, de la glycémie sur 24 heures ni de la fréquence des épisodes d’hypoglycémie comparativement à l’insuline humaine NPH. Au cours de la première phase de traitement de l’étude 4005, le taux d’HbA1c a diminué dans les 2 groupes de traitement. Au cours de la deuxième phase de traitement, l’amélioration des taux d’HbA1c s’est maintenue dans le groupe recevant l’insuline glargine injectable [ADN recombiné] et l’insuline
lispro, tandis que ces taux ont augmenté chez les sujets qui sont passés à l’insuline humaine NPH associée à l’insuline humaine régulière.
Souplesse du schéma d’administration quotidien de l’insuline glargine injectable [ADN recombiné]
Les profils d’innocuité et d’efficacité de l’insuline glargine injectable [ADN recombiné] administrée à divers moments de la journée, soit avant le petit-déjeuner, avant le souper ou au coucher, ont été évalués lors d’une étude comparative de grande envergure, avec randomisation (étude 4007, n = 378), réalisée chez des patients atteints de diabète de type 1 recevant déjà de l’insuline lispro avant chaque repas. Selon les résultats de cette étude, l’administration d’insuline glargine injectable [ADN recombiné] à différents moments de la journée a permis d’obtenir une maîtrise glycémique comparable à celle observée lorsque le médicament était administré au coucher (voir le Tableau 9).
Par ailleurs, les profils d’innocuité et d’efficacité de l’insuline glargine injectable [ADN recombiné] administrée avant le petit-déjeuner ou au coucher ont également fait l’objet d’une étude de grande envergure avec randomisation et comparateur actif (étude 4001, n = 697) auprès de patients atteints de diabète de type 2 dont la glycémie n’était plus adéquatement maîtrisée par les hypoglycémiants oraux. Tous les participants de l’étude recevaient également AMARYL® (glimépiride), à raison de 3 mg par jour. Ainsi, dans cette étude, insuline glargine injectable [ADN recombiné] a permis de réduire tout aussi efficacement le taux d’HbA1c qu’il soit administré avant le petit-déjeuner ou au coucher. L’administration d’insuline glargine injectable [ADN recombiné] au petit-déjeuner s’est également révélée d’une efficacité comparable à celle offerte par l’insuline humaine NPH administrée au coucher (voir le Tableau 9).
Tableau 9. Souplesse du schéma d’administration quotidien d’insuline glargine injectable [ADN recombiné] en présence de diabète de type 1 ou de type 2
| Population diabétique Durée du traitement Traitement d’association | Diabète de type 1 24 semaines Insuline lispro | Diabète de type 2 24 semaines AMARYL® (glimépiride) | ||||
Insuline glargine injectable [ADN recombine] | Insuline glargine injectable [ADN recombine] | NPH | ||||
| Au petit- déjeuner | Au souper | Au coucher | Au petit- déjeuner | Au souper | Au coucher | |
| na | 112 | 124 | 128 | 234 | 226 | 227 |
| nb | 104 | 123 | 125 | 226 | 211 | 205 |
| Hémoglobine glycosyléec | ||||||
| Moyenne au début de l’étude | 7,56 | 7,53 | 7,61 | 9,13 | 9,07 | 9,09 |
| Moyenne en fin d’étude | 7,39 | 7,42 | 7,57 | 7,87 | 8,12 | 8,27 |
| Variation moyenne par rapport au départ | -0,17 | -0,11 | -0,04 | -1,26 | -0,95 | -0,83 |
| Dose d’insuline basale (U)c | ||||||
| Moyenne en fin d’étude | 27,3 | 24,6 | 22,8 | 40,4 | 38,5 | 36,8 |
| Variation moyenne par rapport au départ | 5 | 1,8 | 1,5 | |||
| Dose totale d’insuline (U) c | s.o. | s.o. | s.o. | |||
| Moyenne en fin d’étude | 53,3 | 54,7 | 51,5 | |||
| Variation moyenne par rapport | 1,6 | 3 | 2,3 | |||
| Population diabétique Durée du traitement Traitement d’association | Diabète de type 1 24 semaines Insuline lispro | Diabète de type 2 24 semaines AMARYL® (glimépiride) | ||||
Insuline glargine injectable [ADN recombine] | Insuline glargine injectable [ADN recombine] | NPH | ||||
| Au petit- déjeuner | Au souper | Au coucher | Au petit- déjeuner | Au souper | Au coucher | |
| au départ | ||||||
a Nombre de patients randomisés et traités
b Nombre de patients randomisés, traités et ayant terminé l’étude (sans conclusion hâtive) c Population admise à l’étude
Toutes les données recueillies au cours des traitements prévus au protocole ont été comprises dans les calculs chaque fois que cela était possible, à moins d’indications contraires dans un but particulier (par exemple, si le protocole prévoyait l’exclusion des patients se retirant au tout début de l’étude), que les sujets se soient retirés ou non pendant l’étude.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
On a étudié la toxicité aiguë de l’administration intraveineux (i.v.) et sous-cutanée (s.c.) de l’insuline glargine chez la souris et chez le rat. La DL50 pour chaque espèce a été égale ou supérieure à 1000 U/kg.
Des études de toxicité aiguë avec l’insuline glargine seul ont été menées sur des souris et des rats à des doses s.-c. pouvant atteindre 27,9 U/kg (1,0 mg/kg) et 50,2 U/kg (1,8 mg/kg), respectivement. Pour toutes les doses testées, aucune observation toxicologique d’importance n’a été notée, mis à part les observations pharmacologiques attendues (réduction de la glycémie).
Les études de toxicité portant sur l’administration répétée de doses d’insuline glargine par voie sous- cutanée chez la souris, le rat et le chien n’ont produit que les résultats pharmacodynamiques escomptés.
Une étude de toxicité à doses répétées sur 90 jours à été menée avec l’insuline glargine seul sur des lapins à des doses pouvant atteindre 1,25 U/kg/jour (s.-c.), environ quatre fois la dose initiale chez l’humain de 10 U/jour chez un individu de 60 kg d’après la surface corporelle. Une des lapines à la dose de 1,25 U/kg/jour a présenté une faible glycémie et des convulsions hypoglycémiques au jour 32 après l’administration de la dose. Tandis que l’hypoglycémie était initialement corrigible avec du glucose oral au jour 32, la lapine a démontré des signes semblables après l’administration de la dose au jour 33 et est décédée 4 heures après l’administration de la dose. On a conclu que la DSENO était de 1,25 U/kg/jour (~2,4 times la dose de départ recommandée chez l’humain selon la surface corporelle). Aucun autre décès n’est survenu dans le cadre de l’étude. Aucune observation toxicologique digne de mention n’a été notée, mis à part les observations pharmacologiques attendues.
Cancérogénicité : Des études d’une durée de 2 ans destinées à évaluer la cancérogénicité de l’insuline glargine ont été effectuées chez la souris et le rat avec 3 doses distinctes. Les résultats de ces études ne
laissent supposer aucun pouvoir cancérogène de l’insuline glargine chez l’humain.
Des études standards d’une durée de 2 ans visant à évaluer la cancérogénicité de l’insuline glargine ont été réalisées chez le rat et la souris à des doses allant jusqu’à 0,455 mg/kg, ce qui représente respectivement environ 10 fois et 5 fois la dose de départ sous-cutanée de 10 U (0,008 mg/kg/jour) recommandée chez l’humain, en mg/m2. Les résultats obtenus chez les souris femelles ne se sont pas révélés concluants en raison du taux de mortalité excessif observé chez tous les groupes aux doses étudiées. Aucune raison n’a pu expliquer clairement ce taux excessif. Un effet semblable a été observé chez les souris femelles des groupes témoins : la mortalité chez les souris témoins ayant reçu la solution saline (34 %) a été comparable à la mortalité chez les souris femelles ayant reçu des doses élevées (28 %), tandis que chez celles ayant reçu l’insuline de comparaison dans un autre excipient, la mortalité a atteint 42 %, un taux se situant dans la plage des taux observés chez les souris femelles ayant reçu des doses faibles (46 %). En revanche, la mortalité a été la même chez les souris mâles ayant reçu la solution saline et l’insuline de comparaison dans un autre excipient (16 % pour les 2 groupes). Par conséquent, ces résultats sont considérés comme étant accidentels et attribuables à la variabilité biologique. On a constaté la présence d’histiocytomes au point d’injection chez les rats mâles (observation statistiquement significative) et chez les souris mâles (observation non statistiquement significative) des groupes ayant reçu l’insuline dans un excipient acide. Ce type de tumeurs n’a toutefois pas été observé chez les femelles des 2 espèces, chez les animaux des groupes témoins ayant reçu la solution saline ou chez ceux ayant reçu l’insuline de comparaison dans un autre excipient. La pertinence de ces résultats chez l’humain n’a pas été établie.
Génotoxicité : Les épreuves de détection de mutagenèse pratiquées sur bactéries et sur cellules mammaliennes (test d’Ames et épreuve avec HGPRT) et la recherche des aberrations chromosomiques (in vitro sur des cellules V79 et in vivo sur des hamsters chinois) ont conclu à l’absence de pouvoir mutagène de l’insuline glargine.
Toxicologie pour la reproduction et le développement : À la suite d’une étude d’embryotoxicité chez le rat, on a observé une hypoglycémie mais pas de toxicité maternelle. L’insuline glargine n’a pas démontré de pouvoir embryotoxique ni tératogène. À l’issue d’une étude d’embryotoxicité chez le lapin, on a observé une toxicité embryofoetale et maternelle (choc hypoglycémique et mortalité intra- utérine) d’origine hypoglycémique, y compris des anomalies isolées, dans les groupes recevant la dose intermédiaire et la forte dose. Des effets similaires ont été constatés avec l’insuline humaine NPH.
Dans une étude portant à la fois sur la fertilité et sur la prénatalité et la postnatalité, on a administré de l’insuline glargine par voie sous-cutanée à des rats mâles et femelles des doses allant jusqu’à 0,36 mg/kg/jour (ce qui représente environ 7 fois la dose de départ sous-cutanée de 10 U (0,008 mg/kg/jour recommandée chez l’humain en mg/m2). On a observé une toxicité maternelle imputable à une hypoglycémie proportionnelle à la dose, incluant quelques décès. Par conséquent, on a relevé une réduction du taux des naissances uniquement dans le groupe recevant la forte dose. Des effets similaires ont été observés avec l’insuline humaine NPH.
Des études menées chez le rat à des doses représentant jusqu’à 40 fois la dose quotidienne moyenne d’insuline basale chez l’être humain (0,5 U/kg) et une étude menée chez le lapin à des doses représentant 2 fois la dose utilisée chez l’être humain (0,5 U/kg) n’ont pas fait ressortir d’effets nocifs directs sur la gestation aux différents stades de gravidité. Les effets de l’insuline glargine n’ont généralement pas été différents de ceux observés avec l’insuline humaine régulière; chez le lapin, toutefois, 5 fœtus provenant de 2 portées de femelles traitées par la dose élevée ont présenté une dilatation des ventricules cérébraux.
Toxicité juvénile : L’insuline glargine n’a fait l’objet d’aucune étude sur la toxicité juvénile.
Tolérance locale : Insuline glargine a été administré par voie intradermique à des cobayes sous forme de trois paires d’injections de 0,1mL de solution à 100 U/mL. Suite à une application topique en tant que renfort et provocateur, on n’a observé aucun signe clinique attribuable au traitement pour ni l’un ni l’autre des sexes dans aucuns des groupes.
16.1 Pharmacologie et toxicologie non cliniques comparatives
16.1.1 Pharmacodynamique comparative non clinique
Des études pharmacologiques comparatives in vitro et in vivo ont été menées dans le but de comparer les paramètres pharmacodynamiques primaires et secondaires de Semglee l’insuline glargine (MYL- 1501D) et l’insuline glargine (Lantus®) dont les propriétés pharmacodynamiques et pharmacocinétiques ont déjà été démontrées. MYL-1501D a été comparé à l’insuline glargine de référence provenant de l’Inde, des États-Unis et de l’Europe (Lantus®-IN, Lantus®-ÉU, et Lantus®-UE, respectivement).
Études in vitro
Les paramètres pharmacodynamiques in vitro de MYL-1501D et de référence l’insuline glargine (Lantus®-ÉU et Lantus®-UE) ont été comparés pour leur affinité de liaison aux récepteurs de l’insuline A (IR-A), aux récepteurs de l’insuline B (IR-B) et aux récepteurs du facteur de croissance 1 de l’insuline (IGF1R), leur puissance pour la promotion de la phosphorylation des récepteurs de l’insuline, et leur puissance mitogénique et métabolique cellulaire. En termes de comparabilité, les résultats de toutes les études in vitro avec MYL-1501D se situaient dans la plage de comparabilité et démontraient que MYL-1501D et l’insuline glargine de référence présentaient des profils pharmacodynamiques in vitro semblables. Ces résultats sont résumés ci-dessous dans le tableau 10.
16.1.2 Toxicologie comparative
Une étude de toxicité comparative de 28 jours à doses répétées a été menée chez des rats pour comparer le potentiel pharmacodynamique et toxicologique de MYL-1501D (produit selon deux processus différents) avec le produit de référence d’insuline glargine (Lantus®-ÉU) à des doses s.-c. de 0,08, 0,16 ou 0,38 mg/kg/jour (2,2, 4,4 ou 10,45 mg/kg/jour). On a observé deux décès chez les mâles recevant la forte dose de MYL-1501D, qui ont été attribués à une hypoglycémie liée au traitement. Les animaux ont développé des tremblements, un décubitus latéral ou un décubitus sternal, et ils étaient froids au toucher avant de mourir. Aucune autre observation toxicologique liée au traitement n’a été signalée. Aucune différence de la réponse glycémique ou des observations toxicologiques n’a été notée entre MYL-1501D et le produit de référence d’insuline glargine.
17
MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. LANTUS® solution, 100 U/mL, numéro de contrôle de la présentation 254078, Monographie de produit, sanofi-aventis Canada Inc. (2021, DE, 01)