


Monographie de produit - Soliqua
Modifications importantes apportées récemment à la monographie
| 7 Mises en garde et précautions, Considérations périopératoires | 2025-12 |
|---|
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ...................................... 2
Table des matières .................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ......................................... 5
- 1.
Indications ................................................................................................................... 5
1.1. Pédiatrie .................................................................................................................. 5
1.2. Gériatrie .................................................................................................................. 6
- 2. Contre-indications ........................................................................................................ 6
- 3. Encadré sur les mises en garde et précautions importantes ......................................... 6
- 4.
Posologie et administration ......................................................................................... 7
4.1. Considérations posologiques ................................................................................... 7
4.2. Posologie recommandée et ajustement posologique ............................................. 7
4.4. Administration ....................................................................................................... 10
4.5. Dose oubliée .......................................................................................................... 11
- 5. Surdose ...................................................................................................................... 11
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 12
- 7.
Mises en garde et précautions ................................................................................... 13
Généralités ...................................................................................................................... 13
Appareil cardiovasculaire ................................................................................................ 14
Appareil digestif .............................................................................................................. 14
Cancérogenèse et génotoxicité ....................................................................................... 15
Conduite et utilisation de machines ................................................................................ 15
Considérations périopératoires ....................................................................................... 15
Fonction rénale ............................................................................................................... 16
Fonction visuelle ............................................................................................................. 16
Fonctions hépatique, biliaire et pancréatique ................................................................. 17
Santé reproductive : Potentiel des femmes et des hommes ........................................... 17
Surveillance et examens de laboratoire .......................................................................... 17
Système endocrinien et métabolisme ............................................................................. 18
Système immunitaire ...................................................................................................... 19
7.1. Populations particulières ....................................................................................... 20
7.1.1. Grossesse ......................................................................................................... 20
7.1.2. Allaitement ...................................................................................................... 21
7.1.3. Enfants et adolescents ..................................................................................... 21
7.1.4. Personnes âgées .............................................................................................. 21
- 8.
Effets indésirables ...................................................................................................... 21
8.1. Aperçu des effets indésirables ............................................................................... 21
8.2. Effets indésirables observés au cours des études cliniques ................................... 22
8.3. Effets indésirables peu fréquents observés au cours des études cliniques ........... 25
8.4. Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives ................................................. 26
8.5. Effets indésirables observés après la commercialisation ....................................... 26
- 9.
Interactions médicamenteuses .................................................................................. 27
9.2. Aperçu des interactions médicamenteuses ........................................................... 27
9.3. Interactions médicament-comportement ............................................................. 28
9.4. Interactions médicament-médicament ................................................................. 28
9.5. Interactions médicament-aliment ......................................................................... 31
9.6. Interactions médicament-plante médicinale ......................................................... 31
9.7. Interactions médicament-examens de laboratoire ............................................... 31
- 10.
Pharmacologie clinique .............................................................................................. 31
10.1. Mode d’action ................................................................................................. 31
10.2. Pharmacodynamie ........................................................................................... 31
10.3. Pharmacocinétique .......................................................................................... 33
- 11. Conservation, stabilité et mise au rebut ..................................................................... 35
- 12. Particularités de manipulation du produit .................................................................. 36
Partie 2 : Renseignements scientifiques................................................................................. 37
- 13. Renseignements pharmaceutiques ............................................................................ 37
- 14.
Études cliniques ......................................................................................................... 39
14.1. Conception de l’essai et caractéristiques démographiques de l’étude ............ 39
14.2. Résultats de l’étude ......................................................................................... 42
- 15. Microbiologie ............................................................................................................. 47
- 16. Toxicologie non clinique ............................................................................................. 48
- 17. Monographies de référence ....................................................................................... 52
Renseignements destinés aux patient·e·s .............................................................................. 53
MODE D’EMPLOI ................................................................................................................... 67
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
SOLIQUA, une association en proportions fixes d’insuline glargine et de lixisénatide, administrée par injection une fois par jour, est indiqué en association avec la metformine chez l’adulte atteint de diabète de type 2 comme complément à un régime alimentaire et à un programme d’exercice, afin d’améliorer la glycémie que les traitements suivants ne permettent pas de maîtriser de manière satisfaisante :
- insuline basale (moins de 60 unités par jour), seule ou en association avec la metformine, ou
- agoniste du récepteur du GLP-1 (glucagon-like peptide-1) (AR du GLP-1), en association avec la metformine.
Dans le cas d’un patient qui a besoin de moins de 15 unités ou de plus de 60 unités d’insuline basale, il convient de recourir à un autre agent antidiabétique. Voir la section 4 Posologie et administration.
Le traitement par l’insuline basale ou l’AR du GLP-1 doit être interrompu avant la mise en route du traitement par SOLIQUA, puisque SOLIQUA contient aussi de l’insuline basale et un AR du GLP-1 (lixisénatide).
Restrictions à l’emploi
- L’emploi de SOLIQUA en association avec l’insuline à courte durée d’action n’a pas été étudié.
- SOLIQUA ne doit pas être utilisé chez les patients atteints de diabète de type 1 ni pour le traitement de l’acidocétose diabétique.
- Il est déconseillé d’employer SOLIQUA en association avec un produit contenant du lixisénatide ou un autre AR du GLP-1.
- L’emploi de SOLIQUA n’a pas été étudié chez les patients ayant des antécédents de pancréatite. Il convient d’envisager d’autres antidiabétiques chez le patient ayant des antécédents de pancréatite. Voir la section 7 Mises en garde et précautions.
- L’emploi de SOLIQUA est déconseillé chez le patient atteint de gastroparésie.
1.1. Pédiatrie
L’innocuité et l’efficacité de SOLIQUA dans la population pédiatrique (<18 ans) n’ont pas été démontrées. Par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2. Gériatrie
L’expérience d’emploi de SOLIQUA dans le traitement de patients âgés d’au moins 75 ans est limitée. SOLIQUA doit être utilisé avec prudence chez les patients de 65 ans et plus, car une plus grande sensibilité chez certains patients âgés ne peut pas être écartée. Voir la section 7.1.4 Personnes âgées. Il faut adapter la dose administrée à la glycémie mesurée chez le patient. Voir la section 4 Posologie et administration.
2. Contre-indications
- SOLIQUA est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, Formes pharmaceutiques, teneurs, composition et conditionnement
- Patients qui ont des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde ou qui sont atteints du syndrome de néoplasie endocrinienne multiple de type 2. Voir la section 7 Mises en garde et précautions.
- Femmes enceintes ou qui allaitent.
- Pendant les épisodes d’hypoglycémie. Voir la section 5 Surdose.
3. Encadré sur les mises en garde et précautions importantes
SOLIQUA contient de l’insuline glargine. Les mises en garde suivantes visent l’insuline.
L’hypoglycémie est l’effet indésirable le plus courant d’un traitement par de l’insuline, y compris SOLIQUA. Voir la section 7 Mises en garde et précautions.
Comme pour tous les produits contenant de l’insuline, l’hypoglycémie peut survenir à différents moments selon le type de préparation d’insuline. Une surveillance de la glycémie est recommandée pour tous les diabétiques qui prennent une insuline.
- Non corrigée, l’hypoglycémie ou l’hyperglycémie peut causer une perte de conscience, le coma ou la mort.
Tout changement d’insuline doit se faire avec prudence et sous surveillance médicale uniquement.
- SOLIQUA ne s’administre pas par voie intraveineuse ou intramusculaire. Pour avoir une longue durée d’action, l’insuline glargine doit être injectée dans le tissu sous-cutané. L’administration par voie intraveineuse de la dose destinée à l’injection sous-cutanée peut entraîner une hypoglycémie profonde.
- SOLIQUA ne doit pas être mélangé avec une autre insuline ni dilué dans une autre solution. Si SOLIQUA est dilué ou mélangé à un autre produit, la solution obtenue peut devenir trouble, tandis que les paramètres pharmacocinétiques ou les propriétés pharmacodynamiques (p. ex., rapidité d’action, temps écoulé avant l’effet maximal) de SOLIQUA et/ou de l’autre produit du mélange risquent d’être altérés de manière imprévisible. Voir les sections 4 Posologie et administration et 12 Particularités de manipulation du produit.
On ne doit administrer SOLIQUA que si la solution est claire, incolore, qu’elle a l’aspect de l’eau et qu’aucune particule solide ne colle aux parois de la cartouche. Voir la section 12 Particularités de manipulation du produit.
4. Posologie et administration
4.1. Considérations posologiques
SOLIQUA est administré en dose adaptable et offert en stylo SoloSTAR prérempli :
- Chaque unité de SOLIQUA contient 1 unité d’insuline glargine et 0,33 mcg de lixisénatide.
- Le stylo permet d’administrer entre 15 et 60 unités de SOLIQUA par jour (de 15 à 60 unités d’insuline glargine avec 5 à 20 mcg de lixisénatide).
La dose maximale quotidienne de SOLIQUA est de 60 unités (60 unités d’insuline glargine et 20 mcg de lixisénatide).
SOLIQUA doit être administré par voie sous-cutanée une fois par jour, dans l’heure qui précède le premier repas de la journée. Si le patient oublie de s’injecter une dose de SOLIQUA, il doit le faire dans l’heure qui précède le repas suivant. Aucune dose supplémentaire ne doit être prise pour compenser celle qui a été oubliée.
La dose de SOLIQUA doit être individualisée suivant la réponse clinique et adaptée graduellement aux besoins du patient en insuline. La dose de lixisénatide augmente ou diminue avec la dose d’insuline glargine.
Le patient qui modifie la dose ou l’horaire d’injection de SOLIQUA ne doit le faire que sur les conseils d’un médecin et à condition de bien surveiller sa glycémie. Voir la section 7 Mises en garde et précautions.
4.2. Posologie recommandée et ajustement posologique
Initiation du traitement
Dose de départ de SOLIQUA :
Tout traitement par une insuline basale ou un AR du GLP-1 doit cesser avant l’initiation du traitement par SOLIQUA.
La dose de départ de SOLIQUA dépend de la dose d’insuline basale reçue précédemment, dans la mesure où la dose de départ de lixisénatide ne dépasse pas la dose recommandée de 10 mcg :
- Chez les patients dont la glycémie est non maîtrisée avec un traitement par un AR du GLP-1 ou une dose inférieure à 30 unités d’insuline basale, la dose de départ de SOLIQUA recommandée est de 15 unités (15 unités d’insuline glargine et 5 mcg de lixisénatide), administrées par voie sous-cutanée une fois par jour.
- Chez les patients dont la glycémie est non maîtrisée à une dose de 30 à 60 unités d’insuline basale, la dose de départ de SOLIQUA recommandée est de 30 unités (30 unités d’insuline glargine et 10 mcg de lixisénatide), administrées par voie sous-cutanée une fois par jour.
| Dose de départ de SOLIQUA | ||||||
|---|---|---|---|---|---|---|
| Traitement précédent | ||||||
| AR du GLP-1 | Insuline basale < 30 unités | Insuline basale ≥30 unités à < 60 unités | ||||
| Dose de départ de SOLIQUA | 15 unités (15 unités/5 mcg)* | 30 unités (30 unités/10 mcg)* | ||||
| * Unités d’insuline glargine (dosée à 100 unités/mL)/mcg de lixisénatide | ||||||
Ajustement posologique de SOLIQUA
Une fois le traitement instauré à la dose recommandée de SOLIQUA selon la dose d’insuline antérieure, la posologie est ajustée à la hausse ou à la baisse par tranches de 2 à 4 unités par semaine, en fonction de la glycémie à jeun automesurée, des besoins métaboliques du patient et de l’atteinte de la valeur cible de la glycémie à jeun. Voir la section 14 Études cliniques.
Pour réduire le risque d’hypoglycémie ou d’hyperglycémie, d’autres ajustements pourraient être nécessaires pour tenir compte de l’activité physique, des changements dans la composition des repas (c.-à-d. du contenu en macronutriments ou du moment de l’ingestion alimentaire) ou de la fonction rénale ou hépatique, ou pendant une maladie aiguë ou la prise d’autres médicaments. Voir les sections 7 Mises en garde et précautions et 9 Interactions médicamenteuses.
Il est recommandé de surveiller étroitement la glycémie au début et pendant les premières semaines du traitement.
Il convient de recourir à d’autres produits antidiabétiques si le patient a besoin d’une dose quotidienne de SOLIQUA :
- inférieure à 15 unités, ou
- supérieure à 60 unités.
| Tableau 1 – Unités d’insuline glargine et microgrammes de lixisénatide dans chaque unité de SOLIQUA | |||||||||||
| Tableau 1 – Unités d’insuline glargine et microgrammes de lixisénatide dans chaque unité de SOLIQUA | |||||||||||
SOLIQUA (nombre d’unités indiqué dans la fenêtre du stylo)* | Dose d’insuline glargine | Dose de lixisénatide | Remarque | ||||||||
SOLIQUA (nombre d’unités indiqué dans la fenêtre du stylo)* | Dose d’insuline glargine | Dose de lixisénatide | Remarque | ||||||||
| 2 | --- | --- | Dose pour le test de sécurité – ne pas injecter | ||||||||
| 15 | 15 unités | 5 mcg | Dose de départ recommandée pour les patients déjà traités par un AR du GLP-1 ou qui prennent déjà moins de 30 unités d’insuline basale par jour | ||||||||
| 16 | 16 unités | 5,3 mcg | |||||||||
| 17 | 17 unités | 5,7 mcg | |||||||||
| 18 | 18 unités | 6 mcg | |||||||||
| 19 | 19 unités | 6,3 mcg | |||||||||
| 20 | 20 unités | 6,7 mcg | |||||||||
| 21 | 21 unités | 7 mcg | |||||||||
| 22 | 22 unités | 7,3 mcg | |||||||||
| 23 | 23 unités | 7,7 mcg | |||||||||
| 24 | 24 unités | 8 mcg | |||||||||
| 25 | 25 unités | 8,3 mcg | |||||||||
| 26 | 26 unités | 8,7 mcg | |||||||||
| 27 | 27 unités | 9 mcg | |||||||||
| 28 | 28 unités | 9,3 mcg | |||||||||
| 29 | 29 unités | 9,7 mcg | |||||||||
| 30 | 30 unités | 10 mcg | Dose de départ recommandée pour les patients qui prennent déjà moins de | ||||||||
| 30 à 60 unités d’insuline basale par jour | |||||||||||
| 31 | 31 unités | 10,3 mcg | |||||||||
| 32 | 32 unités | 10,7 mcg | |||||||||
| 33 | 33 unités | 11 mcg | |||||||||
| 34 | 34 unités | 11,3 mcg | |||||||||
| 35 | 35 unités | 11,7 mcg | |||||||||
| 36 | 36 unités | 12 mcg | |||||||||
| 37 | 37 unités | 12,3 mcg | |||||||||
| 38 | 38 unités | 12,7 mcg | |||||||||
| 39 | 39 unités | 13 mcg | |||||||||
| 40 | 40 unités | 13,3 mcg | |||||||||
| 41 | 41 unités | 13,7 mcg | |||||||||
| 42 | 42 unités | 14 mcg | |||||||||
| 43 | 43 unités | 14,3 mcg | |||||||||
| 44 | 44 unités | 14,7 mcg | |||||||||
| 45 | 45 unités | 15 mcg | |||||||||
| 46 | 46 unités | 15,3 mcg | |||||||||
| 47 | 47 unités | 15,7 mcg | |||||||||
| 48 | 48 unités | 16 mcg | |||||||||
| 49 | 49 unités | 16,3 mcg | |||||||||
| 50 | 50 unités | 16,7 mcg | |||||||||
| 51 | 51 unités | 17 mcg | |||||||||
| 52 | 52 unités | 17,3 mcg | |||||||||
| 53 | 53 unités | 17,7 mcg | |||||||||
| 54 | 54 unités | 18 mcg | |||||||||
| 55 | 55 unités | 18,3 mcg | |||||||||
| 56 | 56 unités | 18,7 mcg | |||||||||
| 57 | 57 unités | 19 mcg | |||||||||
| 58 | 58 unités | 19,3 mcg | |||||||||
| 59 | 59 unités | 19,7 mcg | |||||||||
| 60 | 60 unités | 20 mcg | Dose quotidienne maximale | ||||||||
* La fenêtre d’unités du stylo SOLIQUA 100/33 affiche des nombres pour les unités paires et affiche des lignes pour les unités impaires.
Populations particulières
Enfants et adolescents (< 18 ans) :
L’innocuité et l’efficacité de SOLIQUA n’ont pas été établies chez les patients âgés de moins de 18 ans. Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Personnes âgées (≥ 65 ans) :
L’expérience d’emploi de SOLIQUA dans le traitement de patients âgés de 75 ans ou plus est limitée. SOLIQUA doit être utilisé avec prudence chez les patients de 65 ans et plus. Voir 7.1.4 Personnes âgées.
Chez le sujet âgé, le déclin progressif de la fonction rénale peut se traduire par une diminution régulière des besoins en insuline. L’hypoglycémie peut être difficile à reconnaître chez la personne âgée. Voir la section 7 Mises en garde et précautions.
Une surveillance étroite de la glycémie et des ajustements de la dose de SOLIQUA en fonction des besoins individuels s’imposent chez les patients âgés. La dose initiale de SOLIQUA, les paliers d’augmentation et la dose d’entretien doivent être ajustés avec prudence afin d’éviter les réactions hypoglycémiques.
Insuffisance hépatique :
L’effet de l’insuffisance hépatique sur le comportement pharmacocinétique de SOLIQUA n’a pas été étudié.
Comme le lixisénatide est éliminé principalement par le rein, l’insuffisance hépatique ne devrait pas modifier son comportement pharmacocinétique. Chez le patient atteint d’insuffisance hépatique, les besoins en insuline peuvent être moins grands à cause d’une capacité de gluconéogenèse réduite et un métabolisme de l’insuline ralenti. Il peut être nécessaire de mesurer la glycémie plus souvent et de modifier la dose de SOLIQUA en conséquence chez le patient atteint d’insuffisance hépatique. Voir la section 7 Mises en garde et précautions.
Insuffisance rénale :
Il n’est pas nécessaire de modifier la dose de SOLIQUA en présence d’insuffisance rénale légère (clairance de la créatinine [ClCr] de 60 à 90 mL/min) ou modérée (ClCr de 30 à 60 mL/min).
Chez le patient atteint d’insuffisance rénale, les besoins en insuline peuvent être moins grands à cause d’un métabolisme de l’insuline ralenti. Il peut être nécessaire de mesurer la glycémie plus souvent et de modifier la dose de SOLIQUA en conséquence chez le patient atteint d’insuffisance rénale. Une surveillance étroite des effets indésirables associés au lixisénatide et des changements de la fonction rénale est recommandée. On a très peu d’expérience d’emploi du lixisénatide dans le traitement de patients atteints d’insuffisance rénale grave, et on n’en a aucune dans celui de patients atteints d’insuffisance rénale terminale ou traités par dialyse. L’emploi de cet agent est donc déconseillé chez ce type de patient.
4.4. Administration
Les patients et les aidants doivent recevoir une formation adéquate avant la première utilisation de SOLIQUA. Voir les sections 11 Conservation, stabilité et mise au rebut et 12 Particularités de manipulation du produit.
SOLIQUA s’administre par injection sous-cutanée dans l’abdomen, le muscle deltoïde ou la cuisse. L’activité physique et d’autres variables comme le stress, une maladie intercurrente ou la modification des autres médicaments pris par le patient ou de ses habitudes alimentaires peuvent influer sur la vitesse d’absorption et, par conséquent, la rapidité de l’effet et la durée d’action.
Afin de réduire le risque de lipodystrophie et d’amylose cutanée localisée, il faut déplacer le point d’injection dans une même région (abdomen, cuisse ou muscle deltoïde) d’une injection à une autre. Ne pas injecter dans une région présentant une lipodystrophie ou une amylose cutanée localisée. Voir les sections 7 Mises en garde et précautions et 8 Effets indésirables.
Pour éviter les erreurs de dosage et le risque de surdosage, le patient et le professionnel de la santé ne doivent jamais aspirer le contenu de la cartouche du stylo prérempli avec une seringue.
4.5. Dose oubliée
Si le patient oublie de s’injecter une dose de SOLIQUA, il doit le faire dans l’heure qui précède le repas suivant. Il ne faut pas injecter une dose supplémentaire ni augmenter la dose suivante pour compenser celle qui a été oubliée.
5. Surdose
Signes et symptômes
Il existe peu de données cliniques sur le surdosage de SOLIQUA. L’hypoglycémie et des effets indésirables de nature digestive peuvent survenir si le patient reçoit SOLIQUA en dose plus élevée que nécessaire.
Insuline glargine :
L’administration d’insuline en quantité excessive pour l’apport alimentaire, la dépense énergétique ou ces deux facteurs réunis risque d’entraîner une hypoglycémie profonde qui est parfois prolongée et menace la vie.
Les symptômes d’hypoglycémie peuvent se produire soudainement. Ils peuvent inclure sueurs froides, peau pâle et froide, fatigue, somnolence, faim excessive, changements dans la vision, maux de tête, nausées et palpitations. L’hypoglycémie nocturne est fréquente chez les personnes prenant de l’insuline et les symptômes peuvent comprendre agitation, bruits inhabituels, tenter de sortir du lit ou accidentellement rouler hors lit, somnambulisme, cauchemars et transpiration. Les patients peuvent se réveiller avec des maux de tête le matin si leur glycémie était faible au cours de la nuit.
Une hypoglycémie grave peut conduire à la perte de conscience et/ou à des convulsions et peut être mortelle. Dans certains cas, les premiers signes d’hypoglycémie peuvent être de la confusion ou la perte de conscience (hypoglycémie non perçue). Une hypoglycémie grave, entraînant des convulsions, est plus susceptible de se produire durant la nuit (hypoglycémie nocturne) que pendant la journée.
Lixisénatide :
Pendant les études cliniques, l’exposition à court terme à des doses de lixisénatide pouvant atteindre 30 mcg 2 fois par jour a entraîné une fréquence accrue d’effets indésirables gastro-intestinaux.
Traitement
Insuline glargine :
Les épisodes d’hypoglycémie bénigne cèdent généralement à la prise orale de glucides. Il peut être nécessaire de modifier la posologie, les habitudes alimentaires ou l’activité physique. Il est conseillé au patient atteint de diabète d’avoir sur lui des produits contenant du sucre.
Les épisodes d’hypoglycémie plus marquée entraînant le coma, des convulsions ou une atteinte neurologique peuvent être traités par injection intramusculaire ou sous-cutanée de glucagon (1 mg chez l’adulte) par une personne compétente ou par perfusion d’une solution de glucose concentrée mise en route par un professionnel de la santé. Il peut être nécessaire de fournir des glucides et d’observer le patient durant une plus longue période parce que l’hypoglycémie peut réapparaître après la normalisation apparente de la glycémie.
Il faut offrir les soins de soutien appropriés aux signes et symptômes cliniques, et ramener la dose de SOLIQUA à la dose prescrite.
Lixisénatide :
En cas de surdosage de lixisénatide, il faut offrir les soins de soutien appropriés aux signes et symptômes cliniques; ces soins doivent comprendre la surveillance étroite de la glycémie, de l’hydratation et de la fonction rénale. Si le traitement est poursuivi, la dose de SOLIQUA doit être ramenée à la dose prescrite.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
| Tableau 2 – Formes posologiques, teneurs et composition | ||||
| Voie d’administration | Forme posologique/teneur/compositi on | Ingrédients non médicinaux | ||
| Sous-cutanée | Solution injectable en stylo prérempli :
| Glycérol, méthionine, m-crésol (2,7 mg/mL), chlorure de zinc, solution d’acide chlorhydrique et d’hydroxyde de sodium (pour ajuster le pH), eau pour injection | ||
Forme posologique :
SOLIQUA est une solution stérile pour injection offerte en stylo SoloSTAR prérempli :
- Chaque mL de solution contient 100 unités d’insuline glargine et 33 mcg de lixisénatide.
- Chaque stylo prérempli contient 3 mL de solution équivalant à 300 unités d’insuline glargine et 100 mcg de lixisénatide.
- Chaque unité de SOLIQUA contient 1 unité d’insuline glargine et 0,33 mcg de lixisénatide.
SOLIQUA s’administre par injection sous-cutanée.
Composition :
Ingrédients actifs : insuline glargine et lixisénatide
Excipients : glycérol, méthionine, m-crésol (2,7 mg/mL), chlorure de zinc, solution d’acide chlorhydrique et d’hydroxyde de sodium (pour ajuster le pH), eau pour injection.
Conditionnement : SOLIQUA est une solution stérile pour injection sous-cutanée offerte en stylo SoloSTAR jetable, de couleur olive. Chaque stylo prérempli contient 3 mL de solution.
Description
SOLIQUA :
SOLIQUA est une association à dose fixe d’insuline glargine et de lixisénatide.
Insuline glargine :
L’insuline glargine (ADN recombiné) est un analogue de l’insuline obtenu par recombinaison qui s’administre par voie parentérale et offre une action hypoglycémiante de longue durée. L’insuline glargine est obtenue par recombinaison génétique in vitro à partir d’une souche d’Escherichia coli (K12) non pathogène cultivée en laboratoire.
L’insuline glargine se distingue de l’insuline humaine naturelle par la substitution de l’acide aminé asparagine en position 21 de la chaîne A par une molécule de glycine et par l’ajout de deux molécules d’arginine à la partie C-terminale de la chaîne B. Voir la section 13 Renseignements pharmaceutiques.
Lixisénatide :
Le lixisénatide est un AR du GLP-1 employé dans le traitement du diabète de type 2. La structure du lixisénatide a pour base l’exendine-4 (1-39), à laquelle six résidus lysine C-terminaux ont été ajoutés. Ces modifications permettent au produit de résister à la dégradation physiologique par la dipeptidyl peptidase IV.
7. Mises en garde et précautions
Voir la section 3, Encadré sur les mises en garde et précautions importantes.
Généralités
SOLIQUA ne doit pas être administré par injection intraveineuse ni intramusculaire. Les stylos SOLIQUA ne doivent jamais être partagés avec d’autres personnes, même si l’aiguille a été changée. Le partage de stylo comporte un risque de transmission d’agents pathogènes à diffusion hématogène.
Pour éviter des erreurs de médication entre SOLIQUA et d’autres produits injectables, il faut conseiller au patient de toujours vérifier qu’il utilise le bon produit en examinant l’étiquette du stylo avant chaque injection. Voir la section 8 Effets indésirables.
Insuline glargine :
Comme c’est le cas pour toutes les préparations d’insuline, l’action de SOLIQUA peut évoluer différemment entre patients ou se faire sentir à différents moments chez un même sujet, et la vitesse d’absorption dépend de la circulation sanguine, de la température et du degré d’activité physique.
L’hypokaliémie fait partie des effets indésirables cliniques qui peuvent survenir pendant n’importe quelle insulinothérapie, particulièrement en cas d’administration par voie intraveineuse. Toutefois, SOLIQUA ne doit pas être administré par voie intramusculaire ou intraveineuse, ni au moyen d’une pompe à insuline. Voir la section 4 Posologie et administration.
Non traitée, l’hypokaliémie peut entraîner la paralysie des muscles respiratoires, des arythmies ventriculaires et la mort. Cet effet indésirable est plus susceptible de survenir chez le patient déjà exposé au risque d’hypokaliémie (p. ex., celui qui prend des hypokaliémiants), le patient qui prend des médicaments sensibles à la kaliémie ou en cas de déperdition potassique due à d’autres raisons (p. ex., diarrhée).
Le stress ou une maladie concomitante, particulièrement les infections et les états fébriles, peuvent modifier les besoins en insuline.
L’insuline peut causer une rétention sodique et de l’œdème, surtout quand l’intensification de l’insulinothérapie entraîne l’amélioration d’un équilibre métabolique auparavant médiocre.
Les porteurs d’anticorps dirigés contre l’insuline humaine peuvent être allergiques aux autres insulines, et sont exposés au risque d’hypoglycémie et de réaction croisée.
L’emploi de thiazolidinediones (TZD) seules ou en association avec d’autres antidiabétiques (dont l’insuline) peut causer une insuffisance cardiaque et de l’œdème. La prise concomitante d’une TZD et d’insuline n’est pas indiquée dans le traitement du diabète de type 2. SOLIQUA ne doit pas être employé en association avec une TZD.
Appareil cardiovasculaire
Augmentation de la fréquence cardiaque
Lixisénatide :
Le lixisénatide a causé une augmentation de la fréquence cardiaque lors des essais cliniques réalisés chez des sujets en bonne santé qui faisaient l’objet d’électrocardiogrammes en série, ainsi que chez des patients atteints de diabète de type 2 qui se prêtaient à une surveillance ambulatoire de la fréquence cardiaque sur 24 heures. La prudence est de mise chez les patients atteints d’affections cardiaques pouvant être aggravées par l’augmentation de la fréquence cardiaque, comme la tachyarythmie. Voir la section 9 Interactions médicamenteuses.
Allongement de l’intervalle PR
Le lixisénatide cause un allongement de l’intervalle PR visible sur l’électrocardiogramme. Voir la section 10 Pharmacologie clinique.
Il faut employer cet agent avec prudence chez les patients qui ont des anomalies de la conduction préexistantes (p. ex., bloc auriculo-ventriculaire du premier degré marqué ou bloc auriculo-ventriculaire du deuxième ou du troisième degré) ou encore des antécédents de perturbations du rythme cardiaque (p. ex., tachyarythmie).
Le médecin doit conseiller son patient sur la nature et les conséquences des altérations que ce médicament peut causer sur l’électrocardiogramme, les maladies et les troubles sous-jacents qui sont considérés comme des facteurs de risque, les interactions médicamenteuses établies ou prévisibles, les symptômes évocateurs d’arythmie, les stratégies de réduction du risque et toute autre information pertinente ayant trait à l’utilisation de ce médicament. Voir la section 9 Interactions médicamenteuses.
Appareil digestif
Patients atteints d’une maladie gastro-intestinale grave
Lixisénatide :
L’emploi d’AR du GLP-1, y compris le lixisénatide, est couramment lié à des effets indésirables gastro-intestinaux comprenant les nausées, les vomissements et la diarrhée. L’emploi du lixisénatide n’a pas été étudié chez les patients atteints d’une maladie gastro-intestinale grave, dont la gastroparésie, les antécédents de chirurgie gastrique ou la maladie inflammatoire de l’intestin; l’emploi de SOLIQUA est donc déconseillé chez ce type de patient.
Le lixisénatide ralentit la vidange gastrique et, par conséquent, la vitesse d’absorption des médicaments administrés par voie orale. Voir la section 9 Interactions médicamenteuses.
Traitements médicamenteux concomitants
Le ralentissement de la vidange gastrique par le lixisénatide peut entraîner celui de la vitesse d’absorption des médicaments à prise orale. Il faut employer SOLIQUA avec prudence chez le patient qui prend par voie orale des médicaments dont l’absorption dans les voies digestives doit être rapide, dont l’emploi exige un suivi clinique attentif ou dont l’indice thérapeutique est étroit. Voir la section 9 Interactions médicamenteuses.
Déshydratation
Il faut avertir le patient qui prend SOLIQUA du risque de déshydratation lié à d’éventuels effets indésirables de nature digestive et lui conseiller de prendre les précautions qui s’imposent pour éviter une déplétion liquidienne.
Maladie aiguë de la vésicule biliaire L’utilisation d’agonistes des récepteurs du GLP-1 a été associée à une maladie aiguë de la vésicule biliaire. Des cas aigus de vésicule biliaire comme la cholélithiase ou la cholécystite ont été signalés chez des patients traités par le lixisénatide. Les patients doivent être informés des symptômes caractéristiques de la maladie aiguë de la vésicule biliaire : douleur dans le haut de l’abdomen, fièvre, nausées, vomissements et jaunisse. En cas de suspicion de cholélithiase, des examens et un suivi de la vésicule biliaire sont indiqués.
Cancérogenèse et génotoxicité
Risque de formation de tumeurs à cellules C de la thyroïde
Lixisénatide :
L’administration de lixisénatide à des souris et à des rats pendant 2 ans a entraîné l’apparition de tumeurs des cellules C de la thyroïde. Les carcinomes des cellules C n’ont été observés que chez le rat à des taux d’exposition générale au lixisénatide équivalant à ≥ 35 fois l’exposition chez l’humain, alors qu’une incidence accrue d’hyperplasie et d’adénomes des cellules C a été observée à une exposition > 128 fois supérieure chez la souris et ≥ 9 fois supérieure chez le rat. La concentration sans effet n’a pas été précisée chez le rat. Voir la section 16 Toxicologie non clinique.
D’autres AR du GLP-1 ont été liés à la formation de tumeurs des cellules C de la thyroïde (adénomes ou carcinomes) chez des rats et des souris exposés à des doses cliniquement pertinentes. La portée de ces observations n’a pas encore été établie chez l’humain. En attendant l’obtention d’autres données cliniques à long terme, il faut prescrire SOLIQUA avec prudence aux patients qui ont des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde ou qui sont atteints du syndrome de néoplasie endocrinienne multiple de type 2.
Conduite et utilisation de machines
La capacité de se concentrer et de réagir peut-être altérée en cas d’hypoglycémie ou d’hyperglycémie, ou à la suite d’une atteinte visuelle. Cette situation peut mettre le patient en danger dans les circonstances exigeant de la vigilance (p. ex., conduire un véhicule ou faire fonctionner des machines dangereuses).
Il faut conseiller au patient de prendre les précautions qui s’imposent pour éviter l’hypoglycémie au volant. Ces mesures sont particulièrement importantes si le patient ne reconnaît pas ou pas toujours les symptômes avant-coureurs de l’hypoglycémie ou qu’il a de fréquents épisodes d’hypoglycémie. Il y a lieu de s’interroger sur l’opportunité de conduire dans ces circonstances.
Considérations périopératoires
Aspiration pulmonaire durant l’anesthésie générale ou la sédation profonde
SOLIQUA entraîne un retard de la vidange gastrique (voir la section Mode d’action [10.1]). Des cas d’aspiration pulmonaire ont été signalés chez des patients recevant des agonistes du récepteur du GLP-1 qui subissaient des procédures ou des interventions chirurgicales non urgentes nécessitant une anesthésie générale ou une sédation profonde, alors que leur estomac contenait des résidus alimentaires malgré l’observance déclarée des recommandations en matière de jeûne préopératoire.
Les données disponibles sont insuffisantes pour formuler des recommandations visant à réduire le risque d’aspiration pulmonaire au cours d’une anesthésie générale ou d’une sédation profonde chez les patients prenant SOLIQUA, y compris en ce qui concerne la modification des recommandations en matière de jeûne préopératoire ou l’arrêt temporaire de SOLIQUA.
Par conséquent, le risque accru de présence de résidus alimentaires dans l’estomac en raison d’un retard de la vidange gastrique doit être envisagé avant d’effectuer des interventions chirurgicales ou des procédures sous anesthésie générale ou sédation profonde.
Il faut recommander aux patients qui utilisent SOLIQUA d’en informer les professionnels de la santé avant toute intervention chirurgicale ou procédure prévue nécessitant une anesthésie.
Fonction rénale
Insuffisance rénale
On n’a aucune expérience d’emploi de SOLIQUA chez le patient atteint d’insuffisance rénale grave (ClCr < 30 mL/min) ou terminale. L’emploi de SOLIQUA est donc déconseillé chez ce type de patients. Voir 4.2 Posologie recommandée et ajustement posologique .
Des cas de lésion rénale aiguë et d’aggravation de l’insuffisance rénale chronique pouvant parfois nécessiter une hémodialyse ou une transplantation rénale ont été rapportés après la commercialisation d’AR du GLP-1. Voir 8.5 Effets indésirables observés après la commercialisation
Certains de ces événements touchaient des patients exempts de maladie rénale sous-jacente connue. D’autres sont survenus chez des patients qui avaient eu des nausées, des vomissements ou de la diarrhée, accompagnés ou non de déshydratation.
Comme le traitement par SOLIQUA peut provoquer des nausées, des vomissements et de la diarrhée accompagnés d’une hypovolémie transitoire, qui peuvent altérer la fonction rénale, il convient de surveiller la fonction rénale lors de l’instauration de SOLIQUA ou de l’augmentation de la dose, en particulier chez les patients présentant une insuffisance rénale et chez les patients rapportant des effets indésirables graves de nature digestive. Il faut avertir le patient qui prend SOLIQUA du risque de déshydratation lié à d’éventuels effets indésirables de nature digestive et lui conseiller de prendre les précautions qui s’imposent pour éviter une déplétion liquidienne.
Fonction visuelle
Rétinopathie
Un changement marqué de l’équilibre glycémique peut causer un déficit visuel passager en raison d’une altération temporaire de la turgescence et de l’indice de réfraction du cristallin.
À long terme, l’amélioration de l’équilibre glycémique se traduit par une baisse du risque d’évolution de la rétinopathie diabétique. Cependant, l’intensification de l’insulinothérapie, quelle qu’elle soit, et l’amélioration rapide de l’équilibre glycémique peuvent entraîner l’aggravation temporaire de la rétinopathie diabétique.
Chez le patient atteint de rétinopathie proliférante, en particulier s’il n’est pas traité par photocoagulation, les épisodes d’hypoglycémie profonde peuvent entraîner une amaurose temporaire.
Fonctions hépatique, biliaire et pancréatique
Pancréatite
Lixisénatide :
Des cas de pancréatite aiguë ont été rapportés durant l’emploi d’AR du GLP-1, y compris des cas mortels et non mortels de pancréatite hémorragique ou nécrosante, et des cas de pancréatite sont survenus chez des participants aux essais cliniques qui recevaient du lixisénatide. Les patients doivent être informés des symptômes caractéristiques de la pancréatite aiguë, comme une douleur abdominale intense et persistante, irradiant parfois au dos, accompagnée ou non de vomissements. Si on soupçonne une pancréatite, il faut suspendre la prise de SOLIQUA et offrir les soins appropriés sans tarder. Si la pancréatite est confirmée, il ne faut pas reprendre le traitement avec SOLIQUA. Il convient d’envisager l’emploi d’autres antidiabétiques chez le patient ayant des antécédents de pancréatite ou en présence d’autres facteurs de risque de pancréatite (p. ex., calculs biliaires, alcoolisme ou hypertriglycéridémie).
L’utilisation d’agonistes des récepteurs du GLP-1 peut être associée à une maladie aiguë de la vésicule biliaire, voir la section Mises en garde et précautions, Appareil digestif; Maladie aiguë de la vésicule biliaire.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Selon les données recueillies chez l’animal, le lixisénatide et l’insuline glargine n’ont pas d’effet nocif direct sur la fertilité.
Surveillance et examens de laboratoire
Anticoagulation
Le rapport international normalisé (RIN) doit être mesuré fréquemment au début ou à l’arrêt du traitement par SOLIQUA quand cet agent est administré avec de la warfarine. Voir la section 9 Interactions médicamenteuses.
Fonction rénale
L’évaluation de la fonction rénale est recommandée avant l’initiation du traitement par SOLIQUA et périodiquement par la suite, au besoin. Voir la section 7 Mises en garde et précautions.
Surveillance de la glycémie
Les patients et les aidants doivent être formés pour reconnaître l’hypoglycémie et la prendre en charge. L’autosurveillance de la glycémie joue un rôle essentiel dans la prévention et la prise en charge de l’hypoglycémie. Il est recommandé de surveiller la glycémie plus fréquemment et, au besoin, d’ajuster la dose de SOLIQUA chez les patients âgés qui courent un risque plus élevé d’hypoglycémie et chez les patients qui sont moins aptes à percevoir les symptômes de l’hypoglycémie.
Système endocrinien et métabolisme
Hypoglycémie
L’hypoglycémie a été l’effet indésirable rapporté le plus souvent durant l’emploi de SOLIQUA. L’hypoglycémie peut survenir si la dose de SOLIQUA est trop élevée pour les besoins du patient. Les symptômes avant-coureurs de l’hypoglycémie peuvent différer entre patients, être moins prononcés ou inexistants dans certaines circonstances, par exemple à la suite d’une nette amélioration de l’équilibre glycémique, chez le patient âgé, en présence d’une neuropathie autonome, quand l’hypoglycémie s’installe peu à peu de façon insidieuse, quand le diabète remonte à longtemps, en présence de maladie mentale ou chez le patient qui reçoit certains autres médicaments comme des bêtabloquants.
En présence de facteurs qui rendent plus susceptible à l’hypoglycémie, la surveillance de la glycémie doit être particulièrement étroite et il peut être nécessaire de modifier la dose. Ces facteurs incluent les suivants :
- changement de région où l’injection est faite;
- amélioration de la sensibilité à l’insuline (p. ex., après l’élimination de facteurs de stress);
- augmentation inhabituelle de l’intensité et de la durée de l’activité physique;
- maladie intercurrente (p. ex., vomissements, diarrhée);
- apport alimentaire insuffisant;
- omission de repas;
- consommation d’alcool;
- certains troubles endocriniens non compensés (p. ex., hypothyroïdie et insuffisance antéhypophysaire ou corticosurrénale);
- emploi concomitant de certains médicaments. Voir la section 9 Interactions médicamenteuses.
De telles situations peuvent entraîner une hypoglycémie profonde (pouvant également causer une perte de conscience) sans que le patient s’en aperçoive.
Le moment où survient la réaction hypoglycémique dépend de la rapidité et de la durée d’action de l’insuline administrée et risque donc de varier si l’on change d’insuline ou d’horaire d’administration.
Comme c’est le cas avec toutes les insulines, l’hypoglycémie prolongée ou profonde, surtout si elle est récurrente, peut causer des lésions neurologiques, une perte de conscience, le coma ou la mort. Voir la section 8 Effets indésirables.
Comme c’est le cas pour toutes les insulines, l’emploi de SOLIQUA exige des précautions supplémentaires (y compris le resserrement de la surveillance de la glycémie) chez les patients que l’hypoglycémie expose à un plus grand risque de séquelles cliniques graves.
La dose de SOLIQUA doit être individualisée suivant la réponse clinique et adaptée graduellement aux besoins du patient en insuline. Voir la section 4 Posologie et administration.
L’effet de longue durée de l’insuline glargine administrée par voie sous-cutanée peut retarder la correction de l’hypoglycémie.
Les épisodes d’hypoglycémie survenant pendant l’emploi de préparations d’insuline comme SOLIQUA sont généralement peu intenses et faciles à corriger. Pour éviter l’hypoglycémie, il peut être nécessaire de modifier la posologie à la suite de changements apportés à l’insulinothérapie ou au mode de vie (p. ex., diète, saut de repas, exercice ou activité physique). La surveillance de la glycémie est recommandée chez tout patient diabétique.
On doit recommander au patient diabétique de toujours avoir sur lui quelques cubes de sucre, des bonbons ou des biscuits afin de corriger sans tarder tout épisode d’hypoglycémie dont il pourrait être victime. Voir la section Renseignements destinés aux patient·e·s.
Hyperglycémie
La prise d’une dose trop faible d’insuline ou l’arrêt du traitement peut donner lieu à une hyperglycémie et à une acidocétose diabétique. Une réaction hyperglycémique non corrigée peut provoquer une perte de conscience, le coma ou la mort.
Une hyperglycémie a été rapportée à la suite d’injections répétées d’insuline dans des régions touchées par une amylose cutanée localisée. Voir 8.5 Effets indésirables observés après la commercialisation
Système immunitaire
Anaphylaxie et réactions d’hypersensibilité graves
SOLIQUA est contre-indiqué en présence d’hypersensibilité connue à ce médicament ou à l’un des ingrédients de la préparation. Voir la section 2 Contre-indications.
S’il soupçonne qu’il a une réaction d’hypersensibilité, le patient doit cesser de prendre SOLIQUA et consulter immédiatement un médecin.
Au cours des essais cliniques, des cas d’anaphylaxie ont été liés au lixisénatide. D’autres réactions d’hypersensibilité graves, dont l’œdème de Quincke, se sont également produites.
Les patients ayant des antécédents d’anaphylaxie ou d’œdème de Quincke lors de l’utilisation d’un autre AR du GLP-1 doivent être informés du risque de réaction allergique et faire l’objet d’une surveillance étroite, car on ignore s’ils seront prédisposés à l’anaphylaxie pendant l’emploi de SOLIQUA.
Immunogénicité
L’administration de SOLIQUA peut entraîner la production d’anticorps dirigés contre l’insuline glargine et/ou le lixisénatide. Voir la section 8 Effets indésirables.
Si un patient traité par SOLIQUA a encore plus de difficulté à maîtriser sa glycémie ou s’il n’arrive pas à obtenir la maîtrise glycémique souhaitée, s’il présente des réactions importantes au point d’injection ou encore si une réaction allergique survient, un traitement par un autre agent antidiabétique doit être envisagé.
Lixisénatide :
Une analyse des données groupées obtenues auprès de patients traités par le lixisénatide a révélé que 70 % d’entre eux présentaient des anticorps anti-lixisénatide à la semaine 24. La fréquence des réactions allergiques et des réactions au point d’injection était plus élevée chez les patients porteurs d’anticorps. Une réponse glycémique atténuée a été observée dans le sous-ensemble de patients (2,4 %) ayant les plus fortes concentrations d’anticorps (> 100 nmol/L).
Réactions au point d’injection et réactions allergiques locales
Rougeur, douleur, démangeaisons, urticaire, enflure et inflammation font partie des réactions possibles au point d’injection. La rotation continue des points d’injection dans une région donnée du corps peut aider à atténuer ou à prévenir ces réactions. La plupart des réactions bénignes à l’insulinothérapie cèdent spontanément en l’espace de quelques jours à quelques semaines. Elles peuvent survenir si l’insuline est mal administrée (présence de substances irritantes pour la peau dans l’agent désinfectant ou mauvaise technique d’injection), ou si le patient est allergique à l’insuline ou à l’un de ses excipients.
Dans de rares cas, l’injection sous-cutanée de préparations d’insuline peut entraîner une lipoatrophie (petites dépressions de la peau) ou une lipohypertrophie (augmentation de volume ou épaississement du tissu adipeux). Il faut conseiller au patient de communiquer avec son professionnel de la santé s’il remarque l’une ou l’autre de ces réactions.
Lipodystrophie et amylose cutanée
La lipodystrophie peut apparaître au point d’injection de n’importe quelle insuline. Les patients doivent être informés de faire une rotation continue des points d’injection afin de réduire le risque de lipodystrophie ou d’amylose cutanée localisée. Il y a un risque de retard dans l’absorption de l’insuline et d’une détérioration de la maîtrise de la glycémie après des injections d’insuline à des endroits où ces réactions se manifestent. L’apparition de changements cutanés soudains au point d’injection d’une région non atteinte a entraîné une hypoglycémie. Il est recommandé de surveiller la glycémie après tout changement de point d’injection; un ajustement de la dose des médicaments antidiabétiques peut également être envisagé. Voir les sections 8 Effets indésirables et 8.5 Effets indésirables observés après la commercialisation.
7.1. Populations particulières
7.1.1. Grossesse
Il n’existe pas de données cliniques chez la femme enceinte sur l’emploi de SOLIQUA, de l’insuline glargine ou du lixisénatide provenant d’études cliniques comparatives.
Le risque chez l’humain est inconnu. SOLIQUA ne doit pas être utilisé pendant la grossesse. Voir la section 2 Contre-indications.
Si la patiente souhaite tomber enceinte ou le devient, elle doit abandonner SOLIQUA.
Insuline glargine :
Les données de pharmacovigilance recueillies chez des femmes enceintes (sur l’issue de plus de 1 000 grossesses) indiquent que l’insuline glargine n’a pas d’effet indésirable particulier sur la mère, ni sur le fœtus et le nourrisson. Selon les données recueillies chez l’animal, l’insuline glargine n’a pas d’effet toxique sur la reproduction.
Lixisénatide :
La toxicité du lixisénatide pour la reproduction a été mise en évidence dans le cadre d’études sur des animaux.
7.1.2. Allaitement
Vu l’absence de données cliniques sur l’emploi de SOLIQUA chez la femme qui allaite, SOLIQUA ne doit pas être administré à ce type de patiente. Voir la section 2 Contre-indications.
On ignore si SOLIQUA est excrété dans le lait maternel chez l’humain. Le lixisénatide passe dans le lait de la rate.
7.1.3. Enfants et adolescents
Enfants et adolescents (< 18 ans) :
Santé Canada ne dispose d’aucune donnée pour la population pédiatrique (< 18 ans); par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4. Personnes âgées
L’expérience d’emploi de SOLIQUA dans le traitement de patients âgés de 75 ans ou plus est limitée. SOLIQUA doit être employé avec prudence chez le patient âgé de 65 ans ou plus, car la possibilité que certains patients âgés soient plus sensibles aux effets du lixisénatide ne peut pas être écartée. Voir la section 4 Posologie et administration.
Il faut adapter la dose administrée à la glycémie mesurée chez le patient. On doit choisir avec prudence la posologie initiale, les paliers d’augmentation de la dose et la dose d’entretien afin d’éviter les épisodes d’hypoglycémie.
L’hypoglycémie peut être difficile à reconnaître chez la personne âgée. Chez le sujet âgé, le déclin progressif de la fonction rénale peut se traduire par une diminution régulière des besoins en insuline. La surveillance étroite de la glycémie et la modification de la dose de SOLIQUA peuvent être nécessaires chez ce type de patient.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Durant les études cliniques de phase III sur SOLIQUA (EFC 12404 et EFC 12405), 834 patients ont reçu SOLIQUA.
Les effets indésirables rapportés le plus souvent pendant l’emploi de SOLIQUA ont été l’hypoglycémie et les effets indésirables de nature digestive (voir le Tableau 3, le Tableau 4 et Tableau).
Les données recueillies pendant la période de traitement principale de deux études d’efficacité et d’innocuité comportant une comparaison avec un placebo montrent que 2,6 % des patients qui recevaient SOLIQUA et 1,4 % des patients qui recevaient l’insuline glargine ont abandonné ces agents en raison d’effets indésirables survenus en cours de traitement (EIST). Les EIST qui ont le plus souvent mené à l’abandon de SOLIQUA étaient les nausées (0,7 %) et l’urticaire (0,4 %).
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de SOLIQUA a été évaluée dans le cadre de deux études cliniques d’une durée de 30 semaines chez 834 sujets atteints de diabète de type 2 traités pendant une période moyenne de 203 jours. L’âge moyen des participants à ces études était d’environ 59 ans; près de 50 % des sujets étaient des hommes, 90 % d’entre eux étaient de race blanche, 6 %, de race noire ou Afro-Américains et 18 % étaient d’origine hispanique. Le diabète remontait en moyenne à 10,3 ans; le taux moyen d’HbA1c se chiffrait à 8,32 au moment de la sélection des participants. L’indice de masse corporelle (IMC) initial moyen était de 32 kg/m2. Le débit de filtration glomérulaire estimatif (DFGe) initial était égal ou supérieur à 60 mL/min chez 87,2 % des participants aux deux études et le DFGe moyen initial se chiffrait à 83,0 mL/min/1,73 m2.
Au cours de l’étude EFC13794, l’innocuité de SOLIQUA après 26 semaines de traitement a été évaluée chez 255 patients atteints de diabète de type 2; la durée moyenne du traitement a été de 174 jours. Les caractéristiques démographiques et cliniques des patients au moment de la sélection ou au début de l’étude étaient semblables dans tous les groupes de traitement. Les patients avaient un âge médian de 59,6 ans; 52,5 % d’entre eux étaient des hommes, 94,4 % étaient de race blanche, 3,7 % étaient de race noire ou Afro-Américains, 1,4 % étaient d’origine asiatique et 10,3 % étaient d’origine hispanique. Le diabète remontait en moyenne à 11 ans, et la durée moyenne du traitement antérieur par un AR du GLP-1 était de 1,9 an. Le taux moyen d’HbA1c à la sélection était de 7,87 %. Au total, 90,7 % des patients présentaient un DFGe moyen ≥ 60 mL/min/1,73 m2; le DFGe moyen dans l’ensemble de la population à l’étude était de 87,3 mL/min/1,73 m2.
| Tableau 3 – Effets indésirables rapportés chez ≥ 2 % des patients recevant SOLIQUA et plus fréquents que durant l’emploi de l’insuline glargine ou du lixisénatide | |||||||
|---|---|---|---|---|---|---|---|
| Tableau 3 – Effets indésirables rapportés chez ≥ 2 % des patients recevant SOLIQUA et plus fréquents que durant l’emploi de l’insuline glargine ou du lixisénatide | |||||||
| Effet indésirable | SOLIQUA* (insuline glargine/lixisénatide) (n = 834) | Insuline glargine* (n = 832) | Lixisénatide** (n = 233) | ||||
| Effet indésirable | SOLIQUA* (insuline glargine/lixisénatide) (n = 834) | Insuline glargine* (n = 832) | Lixisénatide** (n = 233) | ||||
| AFFECTIONS GASTRO-INTESTINALES | |||||||
| Nausées | 83 (10,0 %) | 19 (2,3 %) | 56 (24,0 %) | ||||
| Diarrhée | 58 (7,0 %) | 30 (3,6 %) | 21 (9,0 %) | ||||
| Vomissements | 28 (3,4 %) | 9 (1,1 %) | 15 (6,4 %) | ||||
| INFECTIONS ET INFESTATIONS | |||||||
| Rhinopharyngite | 58 (7,0 %) | 57 (6,9 %) | 15 (6,4 %) | ||||
| Infection des voies respiratoires supérieures | 46 (5,5 %) | 34 (4,1 %) | 12 (5,2 %) | ||||
| Grippe | 30 (3,6 %) | 22 (2,6 %) | 4 (1,7 %) | ||||
| Infection des voies urinaires | 19 (2,3 %) | 12 (1,4 %) | 4 (1,7 %) | ||||
| AFFECTIONS MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF | |||||||
| Dorsalgie | 22 (2,6 %) | 15 (1,8 %) | 8 (3,4 %) | ||||
| AFFECTIONS DU SYSTÈME NERVEUX | |||||||
| Céphalées | 45 (5,4 %) | 25 (3,0 %) | 18 (7,7 %) | ||||
| Étourdissements | 24 (2,9 %) | 12 (1,4 %) | 7 (3,0 %) | ||||
*Résultats groupés des études : ECF12404 et EFC12405 **Étude EFC12404 | |||||||
| Tableau 4 – Effets indésirables rapportés chez ≥ 2 % des patients recevant SOLIQUA et plus fréquents que durant l’emploi d’un AR du GLP-1 | |||||||
|---|---|---|---|---|---|---|---|
Effet indésirable Classement par systèmes et organes principaux Terme privilégié, n (%) | SOLIQUA* (insuline glargine/lixisénatide) (n = 255) | AR du GLP-1 (n = 256) | |||||
| Tout effet indésirable survenant lors du traitement | 163 (63,9 %) | 121 (47,3 %) | |||||
| INFECTIONS ET INFESTATIONS | 78 (30,6 %) | 68 (26,6 %) | |||||
| Rhinopharyngite | 25 (9,8 %) | 23 (9,0 %) | |||||
| Grippe | 11 (4,3 %) | 6 (2,3 %) | |||||
| Infection des voies urinaires | 7 (2,7 %) | 3 (1,2 %) | |||||
| Bronchite | 6 (2,4 %) | 5 (2,0 %) | |||||
| Pneumonie | 6 (2,4 %) | 3 (1,2 %) | |||||
| Gastroentérite | 5 (2,0 %) | 1 (0,4 %) | |||||
| AFFECTIONS DU SYSTÈME NERVEUX | 30 (11,8 %) | 13 (5,1 %) | |||||
| Céphalées | 10 (3,9 %) | 6 (2,3 %) | |||||
| Étourdissements | 6 (2,4 %) | 2 (0,8 %) | |||||
| AFFECTIONS GASTRO-INTESTINALES | 55 (21,6 %) | 26 (10,2 %) | |||||
| Nausées | 22 (8,6 %) | 6 (2,3 %) | |||||
| Diarrhée | 14 (5,5 %) | 6 (2,3 %) | |||||
| Vomissements | 8 (3,1 %) | 2 (0,8 %) | |||||
| Douleur dentaire | 6 (2,4 %) | 3 (1,2 %) | |||||
| LÉSIONS, INTOXICATIONS ET COMPLICATIONS D’INTERVENTIONS | 11 (4,3 %) | 5 (2,0 %) | |||||
| Chutes | 5 (2,0 %) | 3 (1,2 %) | |||||
| INVESTIGATIONS | 15 (5,9 %) | 4 (1,6 %) | |||||
| Gain de poids | 7 (2,7 %) | 0 | |||||
| *Étude EFC13794 | |||||||
Hypoglycémie
L’hypoglycémie est l’effet indésirable observé le plus souvent pendant l’emploi de l’insuline et de préparations contenant de l’insuline comme SOLIQUA. Voir la section 7 Mises en garde et précautions.
| Tableau 5 – Hypoglycémie symptomatique documentée ou profonde | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| Hypoglycémie symptomatique documentée* | Hypoglycémie profonde** | ||||||||
Nbre de patients (%) | Nbre de cas par année-patient | Nbre de cas par année-patient | |||||||
| Données groupées d’études de phase III contrôlées | |||||||||
| SOLIQUA (n = 834) | 266 (31,9 %) | 2,13 | 0,01 | ||||||
| Insuline glargine (n = 832) | 265 (31,9 %) | 2,55 | < 0,01 | ||||||
| Lixisénatide (n = 233) | 15 (6,4 %) | 0,34 | 0 | ||||||
| Étude EFC12405 | |||||||||
| SOLIQUA (n = 365) | 146 (40,0 %) | 3,03 | 0,02 | ||||||
| Insuline glargine (n = 365) | 155 (42,5 %) | 4,22 | < 0,01 | ||||||
| Étude EFC12404 | |||||||||
| SOLIQUA (n = 469) | 120 (25,6 %) | 1,44 | 0 | ||||||
| Insuline glargine (n = 467) | 110 (23,6 %) | 1,22 | < 0,01 | ||||||
| Lixisénatide (n = 233) | 15 (6,4 %) | 0,34 | 0 | ||||||
| Étude EFC13794 | |||||||||
| SOLIQUA (n = 255) | 71 (27,8 %) | 1,54 | < 0,01 | ||||||
| AR du GLP-1 (n = 256) | 6 (2,3 %) | 0,08 | 0 | ||||||
* Hypoglycémie symptomatique documentée : situation réunissant les symptômes habituels de l’hypoglycémie et une glycémie automesurée égale ou inférieure à 3,9 mmol/L. ** Hypoglycémie symptomatique profonde : situation exigeant l’intervention d’une autre personne pour administrer au patient des glucides ou du glucagon, ou prendre d’autres mesures de réanimation. | |||||||||
Les épisodes d’hypoglycémie profonde, surtout s’ils sont récurrents, peuvent causer des lésions neurologiques. L’hypoglycémie prolongée ou profonde peut menacer le pronostic vital.
Chez beaucoup de patients, les manifestations de neuroglycopénie sont précédées par des signes de contre-régulation adrénergique. En général, plus la baisse de la glycémie est marquée et rapide, plus la contre-régulation et ses symptômes sont prononcés.
Affections gastro-intestinales
Les effets indésirables de nature digestive (nausées, vomissements et diarrhée) ont été fréquents durant la période de traitement. Selon les données groupées des études de phase III (EFC12404 et EFC12405), les nausées, la diarrhée et les vomissements ont touché respectivement 8,4, 2,2 et 2,2 % des patients qui ont reçu SOLIQUA. Ces effets indésirables ont été légers et passagers pour la plupart. Les nausées, la diarrhée et les vomissements ont touché respectivement 22,3, 3 et 3,9 % des patients qui recevaient le lixisénatide dans le cadre de l’étude EFC12404.
Lipodystrophie
L’administration par voie sous-cutanée de produits injectables contenant de l’insuline peut occasionner une lipoatrophie (petites dépressions de la peau) ou une lipohypertrophie (augmentation de volume ou épaississement du tissu adipeux) au point d’injection.
Pour réduire le risque de lipodystrophie, il faut injecter le produit dans une région différente (abdomen, cuisse ou muscle deltoïde) ou déplacer le point d’injection dans une même région à chaque injection. Voir la section 7 Mises en garde et précautions.
Affections du système immunitaire
Des réactions allergiques (urticaire) possiblement liées à SOLIQUA ont été rapportées chez 0,3 % des patients. Des cas de réaction allergique généralisée incluant l’anaphylaxie et l’œdème de Quincke ont été liés à l’emploi de l’insuline glargine et du lixisénatide depuis la commercialisation de ces produits.
Immunogénicité
Comme toutes les protéines thérapeutiques, SOLIQUA présente un potentiel d’immunogénicité. L’administration de SOLIQUA peut entraîner la formation d’anticorps dirigés contre l’insuline glargine et/ou le lixisénatide.
Au cours des études de phase III (EFC12404 et EFC12405), l’incidence de la formation d’anticorps anti-insuline glargine se chiffrait à 21,0 % et à 26,2 %, respectivement. Une réactivité croisée des anticorps anti-insuline glargine à l’insuline humaine a été observée chez environ 93 % des patients. L’incidence de la formation d’anticorps anti-lixisénatide s’établissait à 43 % environ.
Réactions au point d’injection
Des réactions au point d’injection incluant l’érythème, l’œdème local et le prurit sont survenues chez certains patients qui recevaient des préparations d’insuline, dont SOLIQUA. Ces réactions se résorbent habituellement spontanément.
Œdème périphérique
Certains patients recevant de l’insuline glargine, l’un des composants de SOLIQUA, ont présenté une rétention sodique et de l’œdème, en particulier les patients dont l’équilibre métabolique, auparavant non maîtrisé, s’est amélioré grâce à une insulinothérapie intensive.
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Voici une liste des effets indésirables peu fréquents survenus en cours de traitement qui ont été signalés lors des essais cliniques de phase III contrôlés par placebo. Il s’agit des effets indésirables rapportés chez moins de 2 % des patients qui recevaient SOLIQUA, mais plus souvent que chez les patients recevant uniquement l’insuline glargine, le lixisénatide ou un AR du GLP-1.
Affections cardiaques : palpitations, fibrillation auriculaire
Affections du système nerveux : sensation gênante à la tête, céphalées post-traumatiques
Affections gastro-intestinales : douleur abdominale supérieure, dyspepsie, diverticule intestinal, polype du gros intestin
Affections hépatobiliaires : maladie aiguë de la vésicule biliaire
Affections musculosquelettiques et du tissu conjonctif : douleur aux extrémités, douleur au cou, spasmes musculaires, arthralgie
Affections psychiatriques : anxiété
Affections respiratoires, thoraciques et médiastinales : toux, catarrhe
Affections vasculaires : hypertension
Infections et infestations : sinusite aiguë, amygdalite aiguë, cystite, gastroentérite, diarrhée infectieuse, infection des voies respiratoires inférieures, pharyngite, pharyngoamygdalite, rhinite, sinusite, amygdalite, urétrite, gastroentérite virale, infection virale, infection virale des voies respiratoires supérieures, sinusite virale
Troubles généraux et anomalies au site d’administration : asthénie, ainsi que gêne au point d’injection, irritation au point d’injection, nodule au point d’injection, ecchymose au point d’injection, papule au point d’injection et éruption cutanée au point d’injection
8.4. Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Hausse du taux de calcitonine sérique
Pendant les essais portant sur les effets à long terme du lixisénatide sur la fonction cardiovasculaire, on a observé une hausse du taux de calcitonine sérique (un marqueur de prolifération des cellules C thyroïdiennes) portant ce taux à au moins 50 ng/L chez 12 patients qui recevaient le lixisénatide (0,4 %) et 2 patients qui recevaient le placebo (< 0,1 %). Des hausses semblables ont été observées après le regroupement des résultats d’études de phases II et III, mais la déclaration de cet effet n’était pas aussi uniforme pendant ces études. La portée clinique d’une telle hausse n’est pas claire.
8.5. Effets indésirables observés après la commercialisation
Fonction rénale
Lixisénatide :
Des cas d’insuffisance rénale aiguë et d’aggravation de l’insuffisance rénale chronique pouvant parfois nécessiter une hémodialyse ont été rapportés après la commercialisation d’AR du GLP-1. Certains de ces événements touchaient des patients exempts de maladie rénale sous-jacente connue. La majorité des effets signalés ont eu lieu chez des patients qui avaient éprouvé des nausées, des vomissements, une diarrhée ou une déshydratation.
Appareil respiratoire :
Des cas d’aspiration pulmonaire sont survenus chez des patients recevant des agonistes du récepteur du GLP-1 qui subissaient des procédures ou des interventions chirurgicales non urgentes nécessitant une anesthésie générale ou une sédation profonde.
Affections de la peau et du tissu sous-cutané
Insuline glargine :
Des cas d’amylose cutanée localisée au point d’injection ont été observés avec les insulines. Une hyperglycémie a été signalée chez des patients s’étant injecté de l’insuline à plusieurs reprises dans des tissus touchés par l’amylose cutanée; une hypoglycémie a été rapportée à la suite de changements soudains à un point d’injection indemne d’amylose.
Autre
On a signalé des cas d’administration accidentelle d’autres préparations d’insuline. Pour éviter des erreurs de médication entre SOLIQUA et d’autres préparations d’insuline, il faut conseiller au patient de toujours vérifier qu’il utilise le bon produit en examinant l’étiquette avant chaque injection.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
SOLIQUA n’a pas fait l’objet d’études d’interaction.
Plusieurs substances influent sur le métabolisme du glucose, et leur emploi pourrait exiger de modifier la dose de SOLIQUA.
Lixisénatide :
L’emploi du lixisénatide avec une sulfonylurée ou une insuline basale comporte un risque d’hypoglycémie. L’expérience clinique indique qu’il peut être nécessaire de réduire la dose de sulfonylurée ou d’insuline basale.
L’emploi du lixisénatide avec des médicaments qui font augmenter la fréquence cardiaque ou allonger l’intervalle PR commande la prudence.
Effet sur la vidange gastrique et l’absorption des médicaments à prise orale
Le ralentissement de la vidange gastrique par le lixisénatide peut entraîner celui de la vitesse d’absorption des médicaments à prise orale. Il faut employer SOLIQUA avec prudence chez le patient qui prend par voie orale des médicaments dont l’indice thérapeutique est étroit ou dont l’emploi exige un suivi clinique attentif. Si ces médicaments doivent être pris avec des aliments, il faut conseiller au patient de les prendre avec un autre repas ou collation que celui ou celle qui est précédé de l’administration de lixisénatide.
Les médicaments administrés par voie orale dont l’efficacité dépend particulièrement de seuils de concentration, comme les antibiotiques, ou les médicaments dont on ne souhaite pas que l’effet soit retardé, comme l’acétaminophène, doivent être pris au moins 1 heure avant l’injection de SOLIQUA.
Il faut conseiller aux patientes qui utilisent des contraceptifs oraux de prendre ces agents au moins 1 heure avant ou au moins 11 heures après l’injection de SOLIQUA.
Insuline glargine :
Plusieurs substances influent sur le métabolisme du glucose, et leur emploi pourrait exiger de modifier la dose d’insuline et nécessiter une surveillance particulièrement étroite.
Les substances suivantes, entre autres, peuvent intensifier l’effet hypoglycémiant et la sensibilité à l’hypoglycémie : hypoglycémiants oraux, inhibiteurs de l’ECA, salicylés, disopyramide, fibrates, fluoxétine, inhibiteurs de la monoamine-oxydase, pentoxifylline, propoxyphène, analogues de la somatostatine (p. ex., octréotide) et antibiotiques sulfamidés. Il pourrait être nécessaire de réduire la dose et de surveiller plus fréquemment la glycémie lorsque SOLIQUA est administré en concomitance avec ces médicaments.
Voici quelques exemples de substances qui peuvent atténuer l’effet hypoglycémiant de SOLIQUA :
- Corticostéroïdes, danazol, diazoxide, diurétiques, agents sympathomimétiques (p. ex., épinéphrine, salbutamol, terbutaline), glucagon, isoniazide, dérivés de la phénothiazine, somatropine, hormones thyroïdiennes, estrogènes, progestatifs (p. ex., contraceptifs oraux), inhibiteurs de protéase et antipsychotiques atypiques (p. ex., olanzapine et clozapine). Il pourrait être nécessaire d’augmenter la dose et de surveiller plus fréquemment la glycémie lorsque SOLIQUA est administré en concomitance avec ces médicaments.
- Par ailleurs, les bêtabloquants, la clonidine, les sels de lithium et l’alcool peuvent intensifier ou au contraire atténuer les effets hypoglycémiants de l’insuline. La pentamidine peut causer une hypoglycémie, qui peut parfois être suivie d’une hyperglycémie. Il pourrait être nécessaire d’ajuster la dose et de surveiller plus fréquemment la glycémie lorsque SOLIQUA est administré en concomitance avec ces médicaments.
En outre, sous l’influence de sympatholytiques comme les bêtabloquants, la clonidine, la guanéthidine et la réserpine, les signes de contre-régulation adrénergique peuvent être moins marqués ou absents. Il pourrait être nécessaire de surveiller plus fréquemment la glycémie lorsque SOLIQUA est administré en concomitance avec ces médicaments.
Autre
La prise concomitante d’une TZD et d’insuline n’est pas indiquée afin d’éviter le risque d’apparition ou d’aggravation d’une insuffisance cardiaque. Voir la section 7 Mises en garde et précautions.
9.3. Interactions médicament-comportement
Les effets de SOLIQUA sur la capacité de conduire ou de faire fonctionner des machines n’ont pas été étudiés.
La capacité de se concentrer et de réagir peut être altérée en cas d’hypoglycémie ou d’hyperglycémie, ou à la suite d’une atteinte visuelle. Cette situation peut mettre le patient en danger dans les circonstances exigeant de la vigilance (p. ex., conduire un véhicule ou faire fonctionner des machines).
Il faut conseiller au patient de prendre les précautions qui s’imposent pour éviter l’hypoglycémie au volant. Ces mesures sont particulièrement importantes si le patient ne reconnaît pas ou pas toujours les symptômes avant-coureurs de l’hypoglycémie ou qu’il a de fréquents épisodes d’hypoglycémie. Il y a lieu de s’interroger sur l’opportunité de conduire ou de faire fonctionner des machines dans ces circonstances.
9.4. Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (celles qui ont été identifiées comme étant contre-indiquées).
| Tableau 6 – Interactions médicament-médicament établies ou potentielles avec le lixisénatide | |||||||
| Tableau 6 – Interactions médicament-médicament établies ou potentielles avec le lixisénatide | |||||||
| Médicament concomitant | Lixisénatide | Source | Effet | Commentaire clinique et modification posologique recommandée | |||
| Médicament concomitant | Lixisénatide | Source | Effet | Commentaire clinique et modification posologique recommandée | |||
Acétaminophène Dose unique de 1 000 mg | 10 µg, en une dose unique | EC | Pas de variation de l’ASCfinale et de l’ASCinf de l’acétaminophène administré avant ou après le lixisénatide. Baisse de 29 et 31 % de la Cmax et retard d’environ 2 et 1,75 h du tmax médian, quand l’acétaminophène est pris 1 ou 4 h après le lixisénatide. | Il n’est pas nécessaire de modifier la dose d’acétaminophène pris avec SOLIQUA. Il est recommandé de prendre l’acétaminophène 1 h avant l’injection de SOLIQUA. | |||
Contraceptif oral Dose unique de 0,03 mg d’éthinyl estradiol (EE) et de 0,15 mg de lévonorgestrel | 10 µg, en une dose unique | EC | Pas de variation de la Cmax, de l’ASCfinale, de l’ASCinf, du t1/2 et du tmax de l’EE ou du lévonorgestrel après la prise du contraceptif oral (0,03 mg d’EE et 0,15 mg de lévonorgestrel) 1 h avant ou 11 h après l’injection s.-c. de 10 µg de lixisénatide. Pas de variation de l’ASCfinale, de l’ASCinf, du t1/2 de l’EE ou du lévonorgestrel quand le contraceptif oral est pris entre 1 et 4 h après le lixisénatide. Baisse respective de 52 et 46 % de la Cmax de l’EE et du lévonorgestrel, et retard de 2 et 3 h du tmax quand le contraceptif oral est pris 1 h après le lixisénatide. Baisse respective de 39 et 20 % de la Cmax de l’EE et du lévonorgestrel et retard de 1 et 1 h du tmax quand le contraceptif oral est pris 4 h après le lixisénatide. | Il n’est pas nécessaire de modifier la dose de contraceptif oral pris avec SOLIQUA. Il est recommandé de prendre le contraceptif oral au moins 1 h avant ou au moins 11 h après l’injection de SOLIQUA. | |||
Atorvastatine Doses multiples de 40 mg | Doses multiples de 20 mcg | EC | Pas de variation de l’ASC0-24h, mais baisse de 31 % de la Cmax et retard de 3,25 h du tmax médian de l’atorvastatine quand cet agent est pris le matin avec le lixisénatide. Pas de variation du tmax, mais hausse respective de 27 et 66 % de l’ASC0-24h et de la Cmax de l’atorvastatine quand cet agent est pris en soirée. | Il n’est pas nécesssaire d modifier la dose d’atorvastatine prise avec SOLIQUA. Il est recommandé de prendre l’atorvastatine 1 h avant l’injection de SOLIQUA. | |||
Warfarine Doses multiples de 25 mg | Doses multiples de 20 mcg | EC | Pas de variation de l’ASCfinale, de l’ASCinf de la warfarine S ou du RIN, mais baisse de 19 % de la Cmax et retard de 7 h du tmax. | Il n’est pas nécessaire de modifier la dose de warfarine prise avec SOLIQUA, mais la mesure fréquente du RIN est recommandée au début ou à la fin du traitement par SOLIQUA. Voir la section 7 Mises en garde et précautions. | |||
Digoxine Doses multiples de 0,25 mg | Doses multiples de 20 mcg | EC | Pas de variation de l’ASC0-24h, mais baisse de 26 % de la Cmax de la digoxine et retard de 1,5 h du tmax. | Il n’est pas nécessaire de modifier la dose de digoxine prise avec SOLIQUA. | |||
Ramipril Doses multiples de 5 mg | Doses multiples de 20 mcg | EC | Hausse de 21 % de l’ASC0-24h et baisse de 63 % de la Cmax du ramipril. Pas de variation de l’ASC0-24h et de la Cmax du métabolite actif (ramiprilate). Retard respectif de 2,3 et 3 h du tmax du ramipril et du ramiprilate. | Il n’est pas nécessaire de modifier la dose de ramipril pris avec SOLIQUA. | |||
| Légende : É = étude de cas; EC = essai clinique; T = théorique | |||||||
Médicaments qui font augmenter la fréquence cardiaque
Le lixisénatide cause une augmentation de la fréquence cardiaque. L’effet sur la fréquence cardiaque de l’administration du lixisénatide avec d’autres médicaments qui font augmenter la fréquence cardiaque (p. ex., sympathomimétiques) n’a pas été évalué dans le cadre d’études d’interaction. Par conséquent, l’administration de SOLIQUA avec de tels agents commande la prudence.
Médicaments qui allongent l’intervalle PR
Le lixisénatide cause un allongement de l’intervalle PR. L’effet sur l’intervalle PR de l’administration du lixisénatide avec d’autres médicaments qui allongent l’intervalle PR (incluant, entre autres : antiarythmiques, inhibiteurs calciques, bêtabloquants, glucosides digitaliques et inhibiteurs de la protéase du VIH) n’a pas été évalué. Par conséquent, l’administration de SOLIQUA avec de tels agents commande la prudence.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
SOLIQUA réunit l’insuline glargine, un analogue de l’insuline basale, et le lixisénatide, un AR du GLP-1.
Insuline glargine :
La principale activité de toute insuline, y compris l’insuline glargine, est la régulation du métabolisme du glucose. L’insuline exerce son action hypoglycémiante en stimulant l’absorption du glucose par les tissus périphériques, principalement le muscle squelettique et le tissu adipeux, et en inhibant la glycogenèse hépatique. L’insuline inhibe la lipolyse et la protéolyse, et favorise la synthèse des protéines.
Lixisénatide :
Le lixisénatide est un AR du GLP-1. Le lixisénatide fait augmenter la libération glucodépendante de l’insuline, diminuer la sécrétion du glucagon et ralentir la vidange gastrique.
10.2. Pharmacodynamie
Insuline glargine :
L’association de l’insuline glargine et du lixisénatide est sans effet sur les propriétés pharmacodynamiques de l’insuline glargine. Les effets de l’association insuline glargine et lixisénatide sur les propriétés pharmacodynamiques du lixisénatide n’ont pas été étudiés dans le cadre d’études de phase I.
L’insuline glargine est un analogue de l’insuline humaine doté d’une faible solubilité à un pH neutre. À un pH de 4, soit celui de la solution injectable dosée à 100 UI/mL, l’insuline glargine est complètement soluble. Après injection dans le tissu sous-cutané, l’acidité de la solution est neutralisée, entraînant la formation de microprécipités desquels l’insuline glargine est libérée lentement, en petites quantités. La courbe de concentration en fonction du temps ainsi obtenue est relativement uniforme 24 heures durant et dépourvue de pic prononcé, ce qui permet d’administrer l’insuline glargine une seule fois par jour pour répondre aux besoins en insuline basale du patient.
Lixisénatide :
Au cours d’une étude de pharmacologie clinique menée chez des adultes atteints de diabète de type 2, l’administration de 20 mcg de lixisénatide 1 fois par jour avant le premier repas de la journée s’est traduite par une glycémie à jeun et, après un repas test normalisé, une ASC0-300min de la glycémie postprandiale plus basses de 1,88 mmol/L et 21,5 h·mmol/L, respectivement, que l’administration d’un placebo. L’effet sur l’ASC de la glycémie postprandiale était particulièrement remarquable au premier repas et s’atténuait après les repas suivants de la journée.
Sécrétion de glucagon
Chez des patients atteints de diabète de type 2, l’administration de 20 mcg de lixisénatide 1 fois par jour s’est traduite par un taux postprandial de glucagon (ASC0-300min) plus faible de 15,6 h·pmol/L que celle d’un placebo après un repas test normalisé.
Sécrétion d’insuline
Chez des patients atteints de diabète de type 2, le lixisénatide rétablit l’insulinosécrétion survenant en réaction immédiate à la hausse de la glycémie (première phase) en la multipliant par un facteur de 6,6 (IC à 90 % de 5,0 à 8,7) et, à la phase secondaire, il multiplie l’insulinosécrétion par un facteur de 3,0 (IC à 90 % de 2,7 à 3,3) par rapport au placebo, comme en témoigne l’ASC.
Vidange gastrique
Après un repas test normalisé radiomarqué, le lixisénatide ralentit la vidange gastrique et réduit par conséquent la vitesse à laquelle le glucose atteint la circulation sanguine après un repas. Le retard de la vidange gastrique attribuable au lixisénatide a persisté tout au long d’une étude de 8 semaines menée chez des patients atteints de diabète de type 2.
Motilité de la vésicule biliaire
Au cours d’une étude avec permutation et répartition aléatoire à double insu, la motilité de la vésicule biliaire a été évaluée chez 24 sujets en bonne santé qui ont reçu du lixisénatide (20 mcg) ou un placebo en doses uniques par voie sous-cutanée. L’emploi du lixisénatide a entraîné une réduction significativement plus importante de la fraction d’éjection de la vésicule biliaire (FEVB) en réponse à la cholecystokinine-8 que celui du placebo, l’écart moyen de FEVB s’établissant à 41,4 % (IC à 95 % de 28,6 à 54,2) après 30 minutes et à 45,8 % (IC à 95 % de 29,9 à 61,7) après 60 minutes.
Activité électrique du cœur
Dans le cadre d’une étude d’évaluation électrocardiographique menée à double insu avec répartition aléatoire, double placebo et groupes parallèles, on a comparé l’administration par voie sous-cutanée de doses multiples d’un placebo et de lixisénatide, à raison de 20 mcg 1 fois par jour et en dose suprathérapeutique de 30 mcg 2 fois par jour, pendant 28 jours chez des sujets en bonne santé (de 60 à 62 sujets par groupe de traitement). Les évaluations électrocardiographiques ont été effectuées au début de l’étude et au 28e jour de traitement.
Fréquence cardiaque : Le lixisénatide a été lié à une augmentation de la fréquence cardiaque. Entre le groupe recevant 20 mcg de lixisénatide 1 fois par jour et le groupe placebo, l’écart maximal de variation moyenne de la fréquence cardiaque depuis le début de l’étude s’établissait à 7,3 bpm (IC à 90 % de 5,6 à 9,0) 4 h après l’administration des produits. Entre le groupe recevant 30 mcg de lixisénatide 2 fois par jour (dose suprathérapeutique) et le groupe placebo, l’écart maximal de variation moyenne de la fréquence cardiaque depuis le début de l’étude était de 8,6 bpm (IC à 90 % de 7,0 à 10,3) 4 h après l’administration des produits. L’augmentation moyenne de la fréquence cardiaque moyenne sur 24 h était de 3,9 bpm (groupe ayant reçu 20 mcg 1 fois par jour), de 5,8 bpm (groupe ayant reçu 30 mcg 2 fois par jour) et de 2,6 bpm (groupe ayant reçu le placebo).
Intervalle PR : Le lixisénatide a entraîné un allongement de l’intervalle PR. Entre le groupe recevant 20 mcg de lixisénatide 1 fois par jour et le groupe placebo, l’écart maximal de variation moyenne de l’intervalle PR depuis le début de l’étude s’établissait à 3,7 ms (IC à 90 % de 0,6, 6,7) 1 h après l’administration des produits. Entre le groupe recevant 30 mcg de lixisénatide 2 fois par jour (dose suprathérapeutique) et le groupe placebo, l’écart maximal de variation moyenne de l’intervalle PR depuis le début de l’étude était de 5,0 ms (IC à 90 % de 2,0 à 8,0) 1 h après l’administration des produits.
Intervalle QTcF : L’écart maximal de variation moyenne de l’intervalle QTcF (QTcF = QT/RR0,33) après 3 h, par rapport à la valeur de départ, entre le groupe recevant 20 mcg de lixisénatide 1 fois par jour et le groupe placebo, s’établissait à 4,6 ms (IC à 90 % de 2,3 à 6,9) 3 h. L’écart maximal de variation moyenne de l’intervalle QTcF après 3h, par rapport à la valeur de départ, entre le groupe recevant 30 mcg de lixisénatide 2 fois par jour (dose suprathérapeutique) et le groupe placebo, s’établissait à 5,5 ms (IC à 90 % de 3,2 à 7,8). Il faut employer SOLIQUA avec prudence en présence de facteurs de risque de torsade de pointes (p. ex., syndrome du QT long congénital, maladie cardiaque, anomalies électrolytiques).
Surveillance ambulatoire de la fréquence cardiaque : Au cours d’une étude ouverte avec répartition aléatoire et groupes parallèles, comportant une comparaison avec des agents actifs chez des patients atteints de diabète de type 2 non maîtrisé par l’insuline glargine, prise seule ou avec de la metformine, 46 sujets ont reçu du lixisénatide à raison de 20 mcg pendant 8 semaines. La surveillance ambulatoire de la fréquence cardiaque réalisée les 57e et 58e jours a permis d’observer que, depuis le début de l’étude, la fréquence cardiaque moyenne diurne avait varié de 3,67 bpm en moyenne (IC à 95 % de 0,86 à 6,48) et la fréquence cardiaque moyenne nocturne, de 2,20 bpm (IC à 95 % de -0,72 à 5,11).
10.3. Pharmacocinétique
SOLIQUA :
Le rapport entre l’insuline glargine et le lixisénatide réunis dans SOLIQUA est sans effet notable sur le comportement pharmacocinétique de l’insuline glargine.
Après l’administration de SOLIQUA, la Cmax du lixisénatide est plus faible que lorsque cet agent est employé seul, tandis que l’ASC est généralement comparable. Les différences observées par rapport à la pharmacocinétique du lixisénatide sont considérées comme négligeables sur le plan clinique, que cet agent soit administré seul ou en association avec l’insuline glargine sous forme de SOLIQUA.
Absorption
Après l’injection sous-cutanée de l’association insuline glargine-lixisénatide à des patients atteints de diabète de type 1, l’insuline glargine n’a pas affiché de pic prononcé. L’exposition à l’insuline glargine contenue dans SOLIQUA s’est située entre 86 et 101 % de l’exposition consécutive à l’administration d’insuline glargine (à 100 unités/mL) seule.
Après l’injection sous-cutanée de l’association insuline glargine-lixisénatide à des patients atteints de diabète de type 1, la médiane du délai d’obtention du tmax du lixisénatide était comprise entre 2,5 et 3,0 heures. La Cmax du lixisénatide contenu dans SOLIQUA était plus faible de 22 à 34 % que la Cmax obtenue après l’administration séparée, mais simultanée, d’insuline glargine et de lixisénatide, mais il est peu probable que cette différence ait une portée clinique.
La vitesse d’absorption du lixisénatide ne diffère pas de manière cliniquement notable, que cet agent soit injecté par voie sous-cutanée dans l’abdomen, la cuisse ou le bras.
Distribution
Le lixisénatide se lie dans une proportion modérée (55 %) aux protéines humaines.
Métabolisme
D’après les résultats d’une étude du métabolisme clinique de l’insuline glargine administrée seule, l’extrémité carboxylique de la chaîne bêta de l’insuline glargine déposée dans le tissu sous-cutané est le siège d’une biotransformation partielle donnant lieu à la formation de deux métabolites actifs, M1 ([GlyA21]insuline) et M2 ([GlyA21]-des-ThrB30-insuline), dont l’activité in vitro se compare à celle de l’insuline humaine. L’insuline glargine et ses produits de dégradation sont également présents dans la circulation.
Élimination
Le lixisénatide est vraisemblablement éliminé par filtration glomérulaire, puis par réabsorption tubulaire et dégradation métabolique ultérieure.
Après l’administration de doses multiples à des patients atteints de diabète de type 2, la demi-vie terminale moyenne du lixisénatide est d’environ 3 heures et la clairance apparente moyenne (CL/F), d’environ 35 L/h.
Populations et états pathologiques particuliers
Âge, race et sexe des sujets
Insuline glargine :
L’effet de l’âge, de la race et du sexe des patients sur le comportement pharmacocinétique de l’insuline glargine n’a pas été évalué. Au cours d’essais cliniques contrôlés menés chez des adultes recevant de l’insuline glargine (à 100 unités/mL), aucune différence n’a été observée sur le plan de l’innocuité et de l’efficacité à l’analyse de sous-groupes stratifiés par l’âge, la race et le sexe.
Lixisénatide :
D’après les résultats de l’analyse pharmacocinétique de population, l’âge, le sexe et la race des patients sont sans effet clinique notable sur le comportement pharmacocinétique du lixisénatide.
Enfants et adolescents
SOLIQUA n’est pas indiqué chez les enfants. L’innocuité et l’efficacité de SOLIQUA n’ont pas été établies chez les patients âgés de moins de 18 ans.
Personnes âgées
SOLIQUA doit être employé avec prudence chez le patient âgé de 65 ans ou plus, car la possibilité que certains patients âgés soient plus sensibles aux effets du lixisénatide ne peut pas être écartée.
Insuffisance hépatique :
L’effet de l’insuffisance hépatique sur le comportement pharmacocinétique du lixisénatide ou de l’insuline glargine n’a pas été étudié.
Insuffisance rénale :
Lixisénatide :
Par rapport aux sujets en santé (n = 4; ClCr supérieure ou égale à 90 mL/min), la Cmax plasmatique du lixisénatide a augmenté respectivement d’environ 60 %, 42 % et 83 % chez les sujets présentant une insuffisance rénale légère (n = 9), modérée (n = 11) et grave (n = 8; ClCr de 60 à 89, 30 à 59 et 15 à 29 mL/min); l’ASCinf plasmatique a augmenté d’environ 46 %, 51 % et 87 % en présence d’une insuffisance rénale légère, modérée et grave, respectivement.
Insuline glargine :
L’effet de l’insuffisance rénale sur le comportement pharmacocinétique de SOLIQUA n’a pas été étudié.
Poids corporel
L’effet de l’indice de masse corporelle (IMC) sur le comportement pharmacocinétique de SOLIQUA n’a pas été évalué.
Lixisénatide :
D’après les résultats de l’analyse pharmacocinétique de population, l’exposition au lixisénatide diminue de façon non linéaire à mesure que le poids corporel augmente, les plus importantes variations ayant été observées chez les patients dont le poids corporel était faible.
11. Conservation, stabilité et mise au rebut
Stylos intacts (non utilisés)
Conserver au réfrigérateur, à une température se situant entre 2 et 8 °C. Ne pas congeler, ni ranger à proximité du compartiment congélateur du réfrigérateur ou à côté d’un bloc réfrigérant.
Conserver le stylo prérempli dans son emballage d’origine afin de le protéger de la lumière.
Stylos ouverts (en cours d’utilisation)
Conserver à une température inférieure à 25 °C. Ne pas réfrigérer.
Ne pas congeler.
Retirer l’aiguille du stylo avant de le ranger.
Ranger à l’abri de la chaleur et de la lumière directes. Remettre le capuchon sur le stylo après chaque injection pour le protéger de la lumière.
Jeter le stylo 28 jours après l’avoir utilisé pour la première fois ou s’il a été exposé à une chaleur excessive ou au gel.
- 12. Particularités de manipulation du produit
Il faut examiner la solution SOLIQUA avant chaque injection. SOLIQUA ne doit être utilisé que si la solution est claire, incolore et exempte de particules visibles. Comme SOLIQUA est une solution, il n’est pas nécessaire de remettre le produit en suspension avant l’injection.
Avant d’utiliser le stylo pour la première fois, il faut le sortir du réfrigérateur et le laisser à la température ambiante durant 1 à 2 heures.
SOLIQUA ne doit pas être mélangé à une autre insuline ni dilué dans une autre solution. Le fait de mélanger la solution SOLIQUA à une autre insuline ou de la diluer peut en modifier l’activité au fil du temps et faire précipiter la solution.
Toujours fixer une nouvelle aiguille sur le stylo avant chaque injection. Les aiguilles sont à usage unique et ne doivent pas être réutilisées. Le patient doit retirer l’aiguille du stylo et la jeter après chaque injection.
Si l’aiguille se bloque, le patient doit suivre les recommandations du mode d’emploi inclus dans le dépliant de conditionnement.
Ne jamais réutiliser un stylo vide; jeter tout stylo vide de manière sécuritaire.
Pour éviter la transmission éventuelle de maladie, le patient ne doit pas partager son stylo avec d’autres personnes.
Vérifier l’étiquette avant chaque injection afin d’éviter des erreurs de médication en confondant SOLIQUA avec d’autres antidiabétiques injectables.
Avant d’utiliser SOLIQUA, lire attentivement le mode d’emploi inclus dans le dépliant de conditionnement.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
| Dénomination commune : | Insuline glargine Analogue recombiné de l’insuline humaine | Lixisénatide | ||
|---|---|---|---|---|
| Dénomination commune : | Insuline glargine Analogue recombiné de l’insuline humaine | Lixisénatide | ||
| Nom chimique : | 21A-Gly-30Ba-L-Arg-30Bb-L-Arg-insuline humaine | H-His-Gly-Glu-Gly-Thr-Phe-Thr-Ser-Asp-Leu-Ser-Lys-Gln-Met-Glu-Glu-Glu-Ala-Val-Arg-Leu-Phe-Ile-Glu-Trp-Leu-Lys-Asn-Gly-Gly-Pro-Ser-Ser-Gly-Ala-Pro-Pro-Ser-Lys-Lys-Lys-Lys-Lys-Lys-NH2 | ||
| Formule moléculaire et masse moléculaire : | C267H404N72O78S6 6 063 daltons | C215H347N61O65S 4 858,5 | ||
| Propriétés physicochimiques : | fine poudre blanche | poudre amorphe hygroscopique, blanche ou blanc cassé | ||
| Solubilité à 25 °C | de 3 à 7 mcg/mL à un pH de 7 au moins 10 mg/mL à un pH de 5 plus de 100 mg/mL à un pH de 2 | Tampon citrate, pH de 2 à 10 : ≈ 6 mg/mL, à toutes les valeurs de pH Tampon phosphate, pH de 2 à 9 : ≈ 6 mg/mL, à toutes les valeurs de pH | ||
| Formule développée : | Insuline glargine : 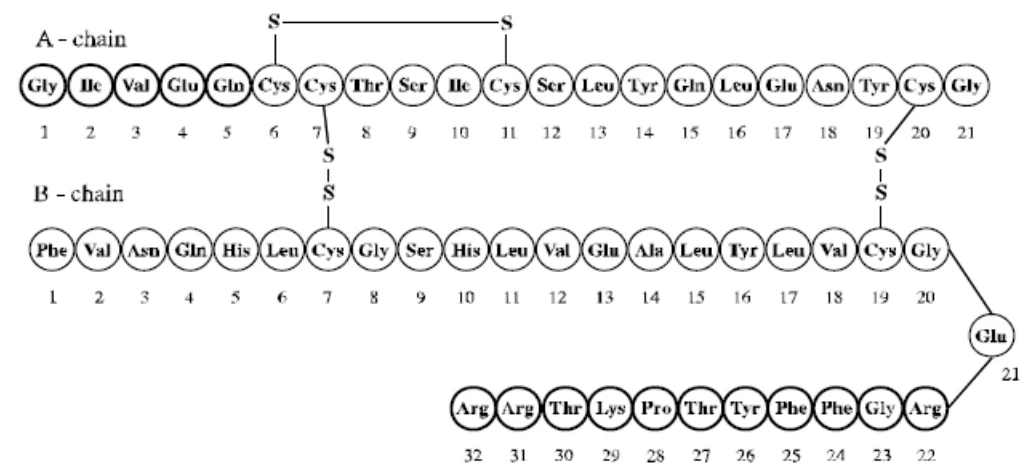 | |||
Lixisénatide : 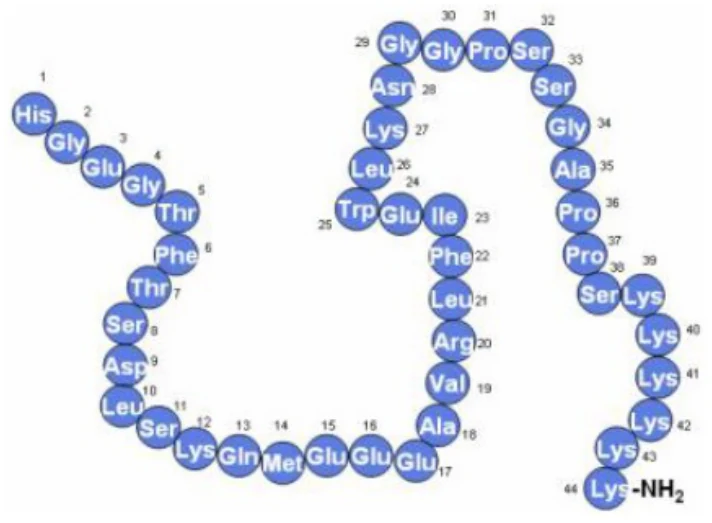 | ||||
14. Études cliniques
14.1. Conception de l’essai et caractéristiques démographiques de l’étude
| Tableau 7 – Résumé des données démographiques des patients dans les études cliniques | |||||||||||
| Tableau 7 – Résumé des données démographiques des patients dans les études cliniques | |||||||||||
| Tableau 7 – Résumé des données démographiques des patients dans les études cliniques | |||||||||||
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe (H/F) | ||||||
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe (H/F) | ||||||
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe (H/F) | ||||||
| EFC12404* | Étude ouverte, avec répartition aléatoire et 3 groupes parallèles Comparaison avec agents actifs (insuline glargine et lixisénatide) | Produit(s) à l’étude : SOLIQUA (association à dose fixe) Dose de départ
Témoins
SOLIQUA : Injection s.-c. au moyen du stylo injecteur SoloSTAR® 30 semaines | 1 170 469 467 234 | 58,4 (18-82) | 592/578 | ||||||
| EFC12405 | Étude ouverte, avec répartition aléatoire et 2 groupes parallèles Comparaison avec agent actif (insuline glargine) | Produit(s) à l’étude : SOLIQUA (association à dose fixe) Dose de départ
Témoins Dose de départ
Adaptation des doses de SOLIQUA et d’insuline glargine une fois par semaine SOLIQUA : Injection s.-c. au moyen du stylo injecteur SoloSTAR® 30 semaines | 736 367 369 | 60,0 (32-85) | 344/392 | ||||||
| EFC13794 | Étude ouverte, avec répartition aléatoire et 2 groupes parallèles Comparaison avec agent actif (AR du GLP-1) | Produit(s) à l’étude : SOLIQUA (association à dose fixe) Dose de départ
SOLIQUA : Injection s.-c. au moyen du stylo injecteur SoloSTAR® Témoins AR du GLP-1 :
AR du GLP-1 : Injection s.-c. au moyen d’un stylo injecteur 26 semaines | Total : 511 255 256 | 59,6 (25-84) | 268/243 | ||||||
| * Indication non homologuée, étude complémentaire (innocuité et paramètres pharmacocinétiques et pharmacodynamiques). | |||||||||||
Aperçu des études cliniques
L’innocuité et l’efficacité de SOLIQUA pour le contrôle glycémique ont été évaluées dans le cadre de trois études cliniques avec répartition aléatoire et agent de comparaison actif menées en mode ouvert chez des patients atteints de diabète de type 2 :
Pendant les études EFC12404 et EFC12405, on a adapté la dose d’insuline glargine une fois par semaine, en se fondant sur la valeur médiane de la glycémie à jeun automesurée au cours des 3 jours précédents (voir Tableau 8). Au cours de l’étude EFC13794, la dose a été adaptée deux fois par semaine en fonction de la dose d’insuline glargine durant les 8 premières semaines, puis une fois par semaine par la suite. Si le chercheur le jugeait approprié, il était possible de poursuivre l’adaptation de la dose deux fois par semaine.
| Tableau 8 – Adaptation de la dose de SOLIQUA | |||||||
|---|---|---|---|---|---|---|---|
| Glycémie à jeun automesurée (mmol/L) | Modification de la dose (unités/jour) | ||||||
| > 7,8 | +4 | ||||||
| Entre > 5,6 et ≤ 7,8 | +2 | ||||||
| Entre 4,4 et 5,6 | Aucun changement | ||||||
| < 4,4 | -2 | ||||||
14.2. Résultats de l’étude
Études cliniques réunissant des patients atteints de diabète de type 2 non maîtrisé par l’insuline basale seule ou en association avec la metformine
En tout, 736 patients atteints de diabète de type 2 ont participé à cette étude multicentrique de 30 semaines menée en mode ouvert avec répartition aléatoire et 2 groupes parallèles, et visant à comparer l’efficacité et l’innocuité de SOLIQUA et de l’insuline glargine (à 100 U/mL).
À la sélection, les patients recevaient de l’insuline basale depuis au moins 6 mois, en dose stable se situant entre 15 et 40 unités par jour, seule ou en association avec 1 ou 2 antidiabétiques oraux (ADO) (metformine et/ou sulfonylurée, glinide, inhibiteur du cotransporteur sodium-glucose 2 [SGLT2] ou inhibiteur de la DPP-4); leur taux d’HbA1c se situait entre 7,5 et 10 %.
Les 1 018 patients admissibles ont participé à une période préparatoire de 6 semaines, durant laquelle ils ont continué de recevoir l’insuline glargine ou sont passés à l’insuline glargine, s’ils prenaient une autre insuline basale; leur dose d’insuline a été adaptée ou stabilisée, tandis qu’ils continuaient de prendre de la metformine (s’ils en prenaient déjà). Tous les autres ADO ont été abandonnés.
À la fin de la période préparatoire, les patients ayant un taux d’HbA1c se situant entre 7 et 10 %, une glycémie à jeun égale ou inférieure à 7,8 mmol/L et recevant entre 20 et 50 unités d’insuline glargine par jour ont été répartis aléatoirement dans 2 groupes recevant respectivement SOLIQUA (n = 367) ou de l’insuline glargine (n = 369).
Voici les caractéristiques de ces participants atteints de diabète de type 2 : âge moyen de 60 ans, proportion d’hommes de 46,7 %; répartition ethnique : 91,7 % de Blancs, 5,2 % de Noirs ou d’Afro-Américains et 17,9 % d’Hispaniques. L’IMC moyen était d’environ 31 kg/m2 au moment de la sélection.
Le diabète remontait en moyenne à environ 12 ans.
À la 30e semaine, SOLIQUA avait occasionné une amélioration significativement plus importante (p < 0,0001) du taux d’HbA1c que l’insuline glargine (voir Tableau 9 et la Figure 1).
L’étude a été conçue pour démontrer la contribution de l’agoniste du récepteur du GLP-1 à l’effet hypoglycémiant. La dose maximale d’insuline glargine était de 60 unités, et l’algorithme d’ajustement posologique retenu visait à isoler l’effet de l’agoniste du récepteur du GLP-1. À la fin de l’étude, les doses d’insuline glargine étaient équivalentes dans tous les groupes. À la 30e semaine, la dose finale moyenne de SOLIQUA et d’insuline glargine s’établissait à 46,7 unités (pour SOLIQUA : 46,7 unités d’insuline glargine et 15,6 mcg de lixisénatide). L’écart entre les effets observés dans le cadre de l’étude ne correspond pas nécessairement à l’effet qui peut être observé en situation réelle, où l’insuline glargine peut être employée à différentes doses.
| Tableau 9 – Résultats 30 semaines – après le passage de l’insuline basale à SOLIQUA dans le cadre d’une l’étude sur le diabète de type 2 non maîtrisé par l’insuline basale (population en IDTm) | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| SOLIQUA | Insuline glargine | ||||||||
| Nombre de sujets (IDTm) | 366 | 365 | |||||||
| Taux d’HbA1c (%) | |||||||||
| À la sélection (moyenne) | 8,5 | 8,5 | |||||||
| Initial (moyenne après période préparatoire) | 8,1 | 8,1 | |||||||
| À la fin de l’étude (moyenne) | 6,9 | 7,5 | |||||||
| Variation des MC depuis le début (moyenne) | -1,1 | -0,6 | |||||||
Différence avec insuline glargine [intervalle de confiance à 95 %] (valeur de p) | -0,5 [-0,6 à -0,4] (< 0,0001) | ||||||||
| Nbre de patients (%) ayant un taux d’HbA1c < 7 % à la 30e semaine | 201 (54,9 %) | 108 (29,6 %) | |||||||
| Écart procentuel (intervalle de confiance à 95 %) avec insuline glargine | 25,52 % (18,94 % à 32,10 %) | ||||||||
| (valeur de p) | (< 0,0001) | ||||||||
| Poids corporel moyen (kg) | |||||||||
| Initial (moyenne) | 87,8 | 87,1 | |||||||
| Variation des MC depuis le début (moyenne) | -0,7 | 0,7 | |||||||
Différence avec insuline glargine [intervalle de confiance à 95 %] (valeur de p) | -1,4 [-1,8 à -0,9] (< 0,0001) | ||||||||
Il y avait une différence statistiquement significative entre les patients du groupe SOLIQUA et ceux du groupe insuline glargine quant au pourcentage de patients atteignant un taux d’HbA1c < 7 % sans gain de poids à la 30e semaine (p < 0,0001).
Figure 1 – Taux d’HbA1c moyen (%) à chaque évaluation durant la période de traitement de 30 semaines après la répartition aléatoire – population en IDTm
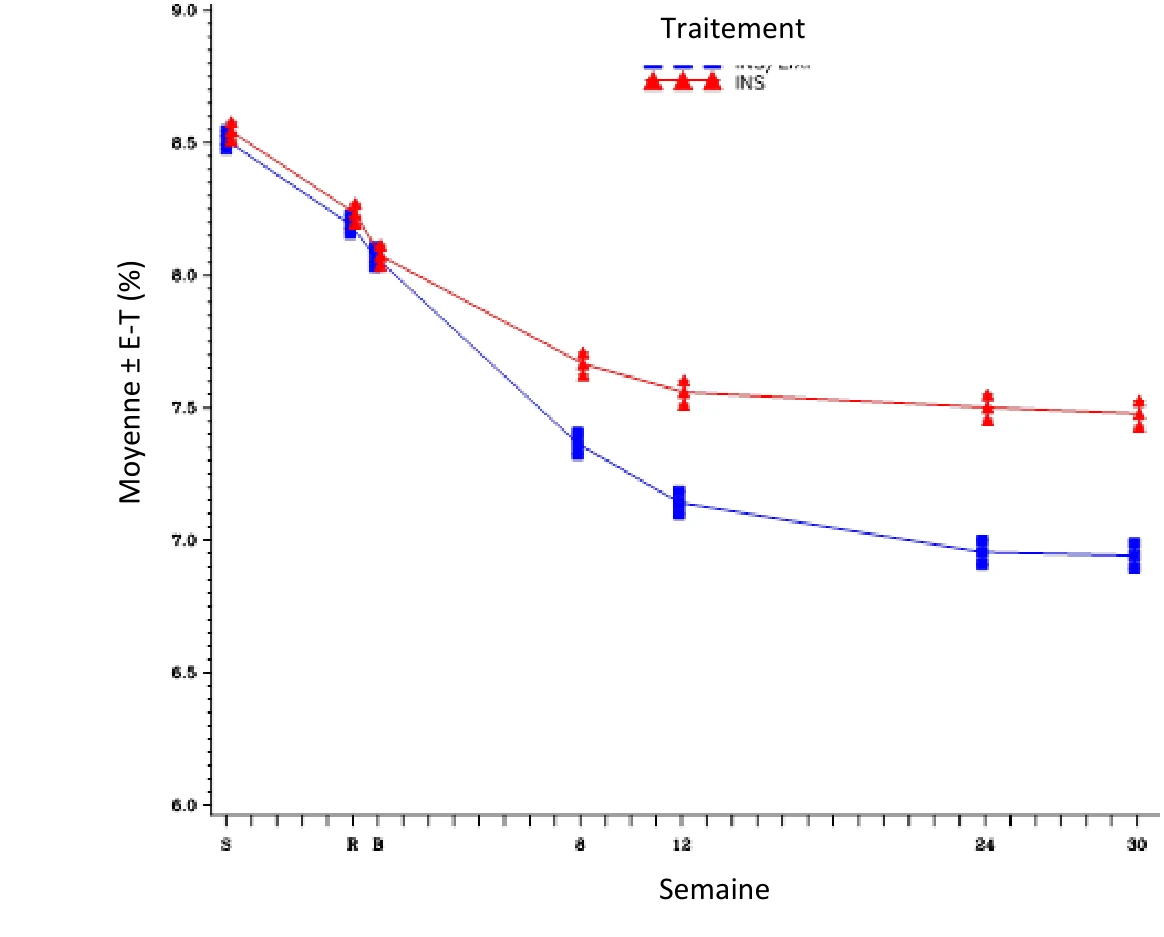
Étude clinique auprès de patients atteints de diabète de type 2 mal maîtrisé par un AR du GLP-1
L’efficacité et l’innocuité de SOLIQUA ont été comparées à celles d’un AR du GLP-1 dans le cadre d’une étude de 26 semaines menée en mode ouvert et avec répartition aléatoire. Au total, 514 patients atteints de diabète de type 2 mal maîtrisé (taux d’HbA1c allant de 7 à 9 %) malgré un traitement par le liraglutide ou l’exénatide d’une durée d’au moins 4 mois, ou malgré un traitement associant le dulaglutide, l’albiglutide ou l’exénatide à libération prolongée et la metformine, tous administrés à la dose maximale tolérée, d’une durée d’au moins 6 mois. Les patients admissibles ont été répartis aléatoirement pour recevoir, en plus du traitement antidiabétique oral alors en cours, soit SOLIQUA, soit l’AR du GLP-1 qu’ils recevaient déjà.
Au moment de la sélection, 59,7 % des sujets recevaient un AR du GLP-1 une ou deux fois par jour, et 40,3 % d’entre eux recevaient un AR du GLP-1 une fois par semaine. Les AR du GLP-1 les plus courants étaient le liraglutide (54,5 %) et le dulaglutide (20,4 %). Un petit nombre de patients recevaient aussi d’autres antidiabétiques oraux en association avec la metformine (pioglitazone [6,6 %] ou un inhibiteur du SGLT2 [10,1 %]). Parmi eux, 12 patients recevant de la pioglitazone et 26 patients recevant un inhibiteur du SGLT2 comme traitement de fond ont été répartis aléatoirement pour recevoir SOLIQUA. Les caractéristiques de la population à l’étude étaient les suivantes : l’âge moyen était de 59,6 ans et la proportion d’hommes était de 52,5 %; 94,4 % des sujets étaient de race blanche, 3,7 % étaient de race
Traitement
Semaine
Moyenne ± E -T (%)
noire ou Afro-Américains, 1,4 % étaient d’origine asiatique et 10,3 % étaient d’origine hispanique. Le diabète remontait en moyenne à 11 ans, et la durée moyenne du traitement antérieur par un AR du GLP-1 était de 1,9 an. L’indice de masse corporelle moyen était d’environ 32,9 kg/m2, le DFGe s’établissait à 87,3 mL/min/1,73 m2 et 90,7 % des patients présentaient un DFGe ≥ 60 mL/min/1,73 m2.
La dose de départ de SOLIQUA était de 10 unités (10 unités d’insuline glargine/5 mcg de lixisénatide). La dose moyenne au début de l’étude était de 1,7 mg pour le liraglutide, de 18,2 mcg pour l’exénatide, de 1,4 mg pour le dulaglutide, de 2 mg pour l’exénatide à libération prolongée et de 47,8 mg pour l’albiglutide. La dose quotidienne moyenne d’insuline glargine à la 26e semaine était de 43,5 U.
Le paramètre d’évaluation principal, soit la variation du taux d’HbA1c entre le début et la 26e semaine de l’étude, visait à évaluer la supériorité de SOLIQUA par rapport aux AR du GLP-1. À la 26e semaine, le taux d’HbA1c avait diminué de 1,0 % dans le groupe SOLIQUA et de 0,4 % dans le groupe AR du GLP-1. La différence moyenne (IC à 95 %) entre le groupe SOLIQUA et le groupe AR du GLP-1 pour ce qui est de la réduction du taux d’HbA1c s’établissait à -0,6 (-0,80 à -0,5), une valeur statistiquement significative (voir le Tableau 10 et la Figure 2). Une analyse prédéfinie selon le sous-type d’AR du GLP-1 (administration une/deux fois par jour ou une fois par semaine) effectuée à la sélection a révélé que la variation du taux d’HbA1c à la 26e semaine était comparable dans chacun des sous-groupes et concordait avec les résultats de l’analyse principale portant sur l’ensemble de la population.
| Tableau 10 – Résultats à la 26e semaine – après le passage d’un AR du GLP-1 à SOLIQUA dans le cadre d’une étude sur le diabète de type 2 non maîtrisé par l’AR du GLP-1 (population en IDTm) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Tableau 10 – Résultats à la 26e semaine – après le passage d’un AR du GLP-1 à SOLIQUA dans le cadre d’une étude sur le diabète de type 2 non maîtrisé par l’AR du GLP-1 (population en IDTm) | |||||||||||
| SOLIQUA | AR du GLP-1 | ||||||||||
| SOLIQUA | AR du GLP-1 | ||||||||||
| Nombre de sujets (IDTm) | 252 | 253 | |||||||||
| Nombre de sujets (IDTm) | 252 | 253 | |||||||||
| Taux d’HbA1c (%) | |||||||||||
| Initial (moyenne après période préparatoire) | 7,8 | 7,8 | |||||||||
| À la fin de l’étude (moyenne) | 6,7 | 7,4 | |||||||||
| Variation des MC depuis le début (moyenne) | -1,0 | -0,4 | |||||||||
Différence avec AR du GLP-1 [intervalle de confiance à 95 %] (valeur de p) | -0,6 [-0,8, -0,5] (< 0,0001) | ||||||||||
| Nombre de patients (%) ayant un taux d’HbA1c < 7 % à la 26e semaine | 156 (61,9 %) | 65 (25,7 %) | |||||||||
Écart procentuel (intervalle de confiance à 95 %) avec AR du GLP-1 | 36,1 % (28,1 à 44,0 %) | ||||||||||
| (valeur de p) | < 0,0001 | ||||||||||
| Glycémie à jeun (mmol/L) | |||||||||||
| Initiale (moyenne) | 9,06 | 9,45 | |||||||||
| À la fin de l’étude (moyenne) | 6,86 | 8,66 | |||||||||
| Variation des MC depuis le début (moyenne) | -2,28 | -0,60 | |||||||||
Différence avec AR du GLP-1 [intervalle de confiance à 95 %] (valeur de p) | -1,67 (-2,00 à -1,34) (< 0,0001) | ||||||||||
| Poids corporel moyen (kg) | |||||||||||
| Initial (moyenne) | 93,01 | 95,49 | |||||||||
| Variation des MC depuis le début (moyenne) | 1,9 | -1,1 | |||||||||
Différence avec AR du GLP-1 [intervalle de confiance à 95 %] | 3,0 [2,4 à 3,6] | ||||||||||
| ** Non inclus dans l’analyse hiérarchique prédéfinie. | |||||||||||
Figure 2 – Taux d’HbA1c moyen (%) à chaque évaluation durant la période de traitement de 26 semaines après la répartition aléatoire – population en IDTm
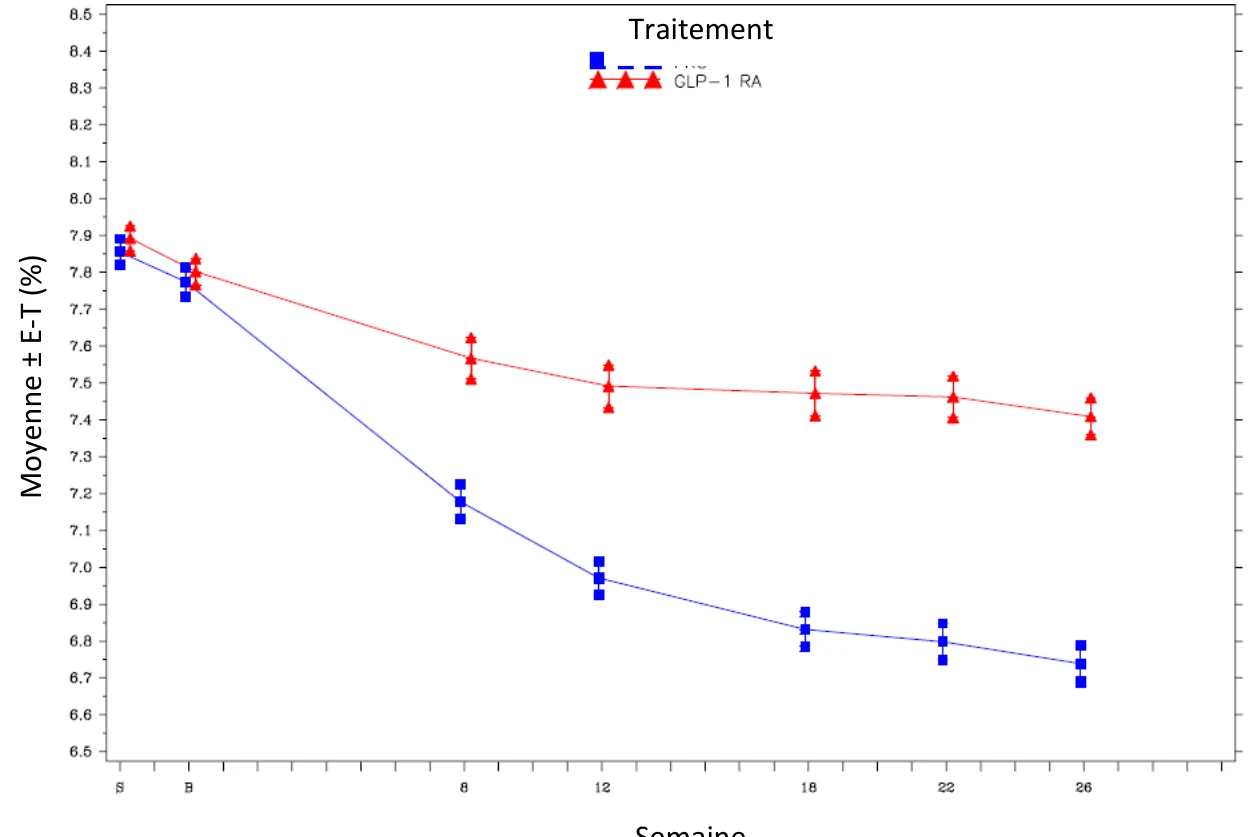
Traitement
Moyenne ± E -T (%)
Semaine
Études axées sur les paramètres cardiovasculaires
L’innocuité cardiovasculaire de l’insuline glargine et du lixisénatide a été établie dans le cadre des essais cliniques ORIGIN et ELIXA, respectivement. SOLIQUA n’a pas fait l’objet d’études axées spécialement sur les paramètres cardiovasculaires.
Lixisénatide :
L’étude ELIXA était une étude multinationale menée à double insu avec répartition aléatoire visant à comparer les effets sur certains paramètres cardiovasculaires du lixisénatide et d’un placebo chez 6 068 patients atteints de diabète de type 2 ayant récemment eu un syndrome coronarien aigu (SCA). Le paramètre d’efficacité principal comprenait le temps écoulé avant la survenue confirmée par un comité d’examen de l’un ou l’autre des événements cardiovasculaires suivants : mort d’origine cardiovasculaire, infarctus du myocarde (IM) non mortel, accident vasculaire cérébral (AVC) non mortel ou hospitalisation pour cause d’angine instable. La durée médiane de traitement était de 22,4 mois dans le groupe lixisénatide et de 23,3 mois dans le groupe recevant le placebo, et les durées médianes de suivi de l’étude étaient de respectivement 25,8 et 25,7 mois.
Le paramètre principal a été de fréquence comparable dans les groupes traité et témoin : le rapport des risques instantanés (RRI) entre le lixisénatide et le placebo était de 1,02, l’intervalle bilatéral de confiance à 95 % allant de 0,89 à 1,17. La limite supérieure de l’intervalle de confiance excluait une marge de risque supérieure à 1,3 permettant de démontrer la non-infériorité par rapport au placebo. La supériorité par rapport au placebo n’a pas été démontrée. Les rapports de risque relatifs aux autres critères d’évaluation confirmés n’étaient pas significatifs sur le plan statistique.
Insuline glargine :
L’étude ORIGIN (Outcome Reduction with Initial Glargine Intervention) était une étude menée en mode ouvert avec répartition aléatoire, visant à comparer le temps écoulé avant la survenue d’une première manifestation indésirable cardiovasculaire grave (MACE : Major Adverse Cardiovascular Event) chez 12 537 patients recevant de l’insuline glargine (à 100 U/mL) ou les soins standard. Par définition, les MACE incluaient la mort d’origine cardiovasculaire, l’IM non mortel et l’AVC non mortel. La fréquence des MACE a été comparable dans les groupes recevant LANTUS et les soins standard au cours de cette étude (RRI de 1,02; IC à 95 % de 0,94 à 1,11).
Pendant l’essai ORIGIN, la fréquence globale de cancer (tous types confondus; RRI de 0,99; IC à 95 % de 0,88 à 1,11) ou de mortalité due au cancer (RRI de 0,94; IC à 95 % de 0,77 à 1,15) a également été comparable entre les deux groupes.
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16. Toxicologie non clinique
SOLIQUA :
Aucune étude chez l’animal visant à évaluer le pouvoir cancérogène, mutagène ou génotoxique de l’association insuline glargine et lixisénatide n’a été menée.
Génotoxicité
Insuline glargine :
Toxicité aiguë : On a étudié la toxicité aiguë de l’insuline glargine administrée par voie i.v. et s.-c. chez la souris et chez le rat. La dose létale médiane pour chaque espèce a été égale ou supérieure à 1 000 U/kg.
Toxicité chronique : À l’évaluation de la toxicité d’insuline glargine administrée en doses multiples par voie s.-c. chez la souris, le rat et le chien, on n’a observé que les données pharmacodynamiques attendues.
Lixisénatide :
Toxicité aiguë : Chez la souris, le rat et le chien respectivement, le lixisénatide administré en doses uniques de 500, 5 000 et 100 mcg/kg par voie i.v., ou de 500, 5 000 et 200 mcg/kg par voie s.-c., a été bien toléré et n’a causé aucun cas de mortalité.
Toxicité de doses multiples : La toxicité du lixisénatide administré par voie s.-c. 2 fois par jour (à 8 h d’intervalle) a été évaluée chez la souris, le rat et le chien, pendant une période pouvant atteindre 13, 26 et 52 semaines, respectivement.
La variation du poids corporel ou le gain pondéral observés chez la souris et le rat ainsi que les signes cliniques ont généralement été légers. Aucun organe cible pertinent pour l’innocuité chez l’humain n’a été déterminé, et le lixisénatide a été bien toléré chez la souris et le rat en doses atteignant 4 000 mcg/kg/jour (ASC > 47 fois l’exposition clinique moyenne, de 7,25 ng·h/mL).
Chez le chien, la réduction de la consommation alimentaire et la perte de poids ont limité la dose. L’augmentation graduelle initiale de la dose a atténué les effets du lixisénatide sur le poids corporel et la consommation alimentaire. Il a été possible d’administrer des doses pouvant atteindre 2 000 mcg/kg/jour pendant 52 semaines en augmentant la dose par paliers. Aucun organe d’intérêt n’a été touché chez les femelles. Des altérations microscopiques ont été cernées dans les testicules et les épididymes des mâles exposés aux doses de 200 et 500 mcg/kg/jour au cours de l’étude de 13 semaines et aux doses de 400 et 2 000 mcg/kg/jour pendant l’étude de 52 semaines. Il s’agissait d’hypospermatogenèse modérée ou grave dans les tubes séminifères, de dilatation et de dégénérescence épididymaires, et d’oligospermie ou d’aspermie; ces altérations avaient disparu 4 semaines après l’arrêt du traitement à la fin de l’étude de 13 semaines. Les altérations testiculaires et épididymaires sont survenues après une exposition équivalant à de nombreuses fois l’exposition chez l’humain (> 140 fois). L’écart considérable entre l’exposition clinique et l’exposition liée aux altérations testiculaires et épididymaires chez le chien, de même que les résultats d’une étude mécanistique démontrant une différence dans l’expression du récepteur du GLP-1 entre les espèces portent à croire qu’il y a un très faible risque d’effets associés à l’emploi clinique du lixisénatide chez les patients de sexe masculin.
Cancérogénicité
Insuline glargine :
Le pouvoir carcinogène de trois doses différentes d’insuline glargine a été évalué chez la souris et le rat, pendant une période de 2 ans. Les résultats de ces études ne portent pas à croire que l’insuline glargine ait un pouvoir cancérigène chez l’humain.
Dans le cadre des études de cancérogénicité d’une durée de 2 ans, des souris et des rats ont reçu de l’insuline glargine en doses atteignant 0,455 mg/kg, correspondant chez le rat et la souris à environ 10 et 5 fois la dose initiale de 10 U pour injection s.-c. recommandée chez l’humain (0,008 mg/kg/j), compte tenu de la surface corporelle (mg/m2). Les résultats obtenus chez les souris femelles ne se sont pas révélés concluants, en raison de la mortalité excessive observée dans tous les groupes de traitement. Rien n’explique clairement cette mortalité excessive. Un effet semblable a été observé chez les souris femelles des groupes témoins : la mortalité était comparable chez les animaux témoins qui avaient reçu la solution saline (34 %) et les animaux traités qui avaient reçu la plus forte dose d’insuline (28 %), mais elle atteignait 42 % chez les animaux témoins qui avaient reçu l’excipient et se comparait alors à la mortalité observée chez les animaux traités qui avaient reçu la plus faible dose d’insuline (46 %). En revanche, la mortalité était la même chez les souris mâles témoins qui avaient reçu la solution saline et l’excipient (16 %). Ces observations ont donc été considérées accidentelles et attribuables à la variabilité biologique. La présence d’histiocytomes au point d’injection a été constatée chez des rats mâles (fréquence significative) et des souris mâles (fréquence non significative) qui avaient reçu un excipient acide. Ce type de tumeurs n’a toutefois pas été observé chez les animaux femelles, dans le groupe témoin ayant reçu la solution saline ni dans les groupes de comparaison ayant reçu l’insuline dans un excipient différent. La portée clinique chez l’humain de ces observations est inconnue.
Lixisénatide :
On a évalué le pouvoir cancérogène du lixisénatide administré 2 fois par jour par voie s.-c. à raison de 40, 200 et 1 000 mcg/kg, pendant 2 ans, à des souris et des rats. Chez la souris, des adénomes des cellules C de la thyroïde se sont formés après l’exposition des mâles à la dose de 1 000 mcg/kg 2 fois par jour, tandis que la fréquence d’hyperplasie en foyer des cellules C thyroïdiennes a augmenté chez les animaux mâles qui avaient reçu la dose de 200 mcg/kg et chez les animaux mâles et femelles qui avaient reçu la dose de 1 000 mcg/kg. Chez le rat, on a observé une augmentation non liée à la dose des fréquences d’hyperplasie en foyer et d’adénome des cellules C de la thyroïde à toutes les doses étudiées, et de la fréquence de carcinome des cellules C chez les animaux mâles et femelles qui avaient reçu les doses de 200 et 1 000 mcg/kg 2 fois par jour.
La dose sans effet au-delà de laquelle la fréquence d’hyperplasie et d’adénome des cellules C de la thyroïde augmente n’a pas été établie chez le rat. Chez le rat, l’exposition générale (ASC moyenne) à la plus faible dose correspondait à plus de 9 fois l’exposition chez l’humain, tandis que chez les animaux exposés aux plus fortes doses, chez qui des carcinomes des cellules C étaient apparus, elle était au moins 35 fois plus élevée. Chez la souris, l’apparition d’adénomes des cellules C thyroïdiennes a été liée au lixisénatide seulement chez les mâles ayant reçu la plus forte dose (1 000 mcg/kg 2 fois par jour), après une exposition 128 fois plus importante que chez l’humain. À la dose de 200 mcg/kg sans effet tumorigène chez la souris, l’exposition était 26 fois plus importante que chez l’humain. L’hyperplasie en foyer des cellules C de la thyroïde a été plus fréquente après l’exposition aux doses de 200 (mâles seulement) et 1 000 mcg/kg 2 fois par jour, l’exposition liée à la dose sans effet, de 40 mcg/kg 2 fois par jour, équivalant à 4 fois l’exposition chez l’humain.
Génotoxicité
Insuline glargine :
L’insuline glargine s’est révélée dépourvue de pouvoir mutagène dans le cadre des tests de mutation génétique sur bactéries et cellules mammaliennes (test d’Ames et recherche de mutation HGPRT) et de la recherche d’aberrations chromosomiques (in vitro sur cellules V79 et in vivo sur cellules de hamster chinois).
Lixisénatide :
Le lixisénatide s’est révélé dépourvu de pouvoir mutagène ou clastogène dans le cadre d’une série de tests de génotoxicité standard (test d’Ames sur bactéries, recherche d’aberrations chromosomiques sur lymphocytes humains, test du micronoyau de moelle osseuse de souris).
Chez des rats et des rates, l’injection s.-c. de lixisénatide en dose de 2, 29 ou 414 mcg/kg 2 fois par jour avant l’accouplement et jusqu’au 6e jour de gestation n’a pas eu d’effet indésirable sur la fertilité des mâles ou des femelles, même à la plus forte dose de 414 mcg/kg équivalant à une exposition environ 300 fois plus élevée que l’exposition générale chez l’humain consécutive à l’administration de 20 mcg/jour, compte tenu de la surface corporelle (mcg/m2).
Toxicité pour la reproduction et le développement
Insuline glargine :
Altération de la fertilité : Dans le cadre d’une étude portant à la fois sur la fertilité et sur les effets prénatals et postnatals, des rats mâles et femelles ont reçu par voie s.-c. des doses d’insuline glargine allant jusqu’à 0,36 mg/kg/jour, correspondant à environ 7 fois la dose de départ de 10 U (0,008 mg/kg/jour) pour injection s.-c. recommandée chez l’humain, compte tenu de la surface corporelle (mg/m2). Des manifestations de toxicité maternelle imputables à une hypoglycémie liée à la dose, incluant quelques décès, ont été observées. Par conséquent, le taux des naissances n’a baissé que dans le groupe recevant la plus forte dose. Des effets similaires ont été liés à l’emploi de l’insuline humaine NPH.
Développement embryofœtal : Au cours d’une étude d’embryotoxicité menée chez le rat, on a observé des cas d’hypoglycémie, mais pas de manifestations de toxicité chez les mères. L’insuline glargine n’a pas eu d’effet embryotoxique ou tératogène. Pendant une étude d’embryotoxicité menée chez le lapin, on a observé des manifestations de toxicité embryofœtale et maternelle (choc hypoglycémique et mortalité intra-utérine) dues à l’hypoglycémie, y compris des anomalies isolées dans les groupes recevant les doses intermédiaire et élevée. Des effets similaires ont été liés à l’emploi de l’insuline humaine NPH.
Chez des rates et des lapines respectivement exposées à des doses jusqu’à 40 fois et 2 fois plus élevées que la dose quotidienne moyenne d’insuline basale chez l’humain (0,5 U/kg), on n’a pas observé d’effet nocif direct sur la gestation aux divers stades de gravidité. Les effets de l’insuline glargine n’ont généralement pas différé de ceux de l’insuline humaine régulière; toutefois, on a observé une dilatation des ventricules cérébraux chez cinq fœtus issus de deux portées de lapines ayant reçu la plus forte dose.
Lixisénatide :
Développement embryofœtal : Le passage du lixisénatide à travers le placenta était limité, et des effets sur le développement embryofœtal chez le rat et le lapin ont été relevés en présence de toxicité maternelle. La perte de poids corporel et la diminution de la consommation de nourriture pourraient avoir contribué à la toxicité embryofœtale, mais un effet direct ne peut être exclu. Une relation entre la toxicité chez la mère et l’ossification squelettique et la croissance du fœtus est généralement acceptée, mais la corrélation avec les malformations viscérales et externes est moins bien établie.
Chez les rates gestantes qui ont reçu des doses sous-cutanées de 2,5, de 35 ou de 500 mcg/kg 2 fois par jour (5, 70 ou 1 000 mcg/kg/jour) du 6e jour de gestation au 17e (organogenèse), une toxicité maternelle a été relevée à toutes les doses, se manifestant par des signes cliniques, une diminution du poids corporel et une réduction de la consommation de nourriture initialement dépendantes de la dose. Chez les fœtus, il a été observé que la croissance et l’ossification avaient tendance à être retardées de façon proportionnelle à la dose. Toutes les doses ont entraîné des cas uniques de malformations fœtales : une microphtalmie (5 mcg/kg/jour), une anophtalmie et une hernie diaphragmatique (chacune chez 1 fœtus à la dose de 70 mcg/kg/jour), ainsi que des malformations squelettiques multiples similaires chez un fœtus dont le développement était retardé de chacun des groupes de dose. Ainsi, la dose sans effet nocif observé relative à la toxicité embryofœtale était de moins de 5 mcg/kg/jour (ASC < exposition clinique).
Deux études sur le développement embryofœtal ont été réalisées chez le lapin. Au cours de l’étude sur les doses élevées, le lixisénatide a été administré par voie sous-cutanée à raison de 5, de 50 et de 500 mcg/kg/jour, 2 fois par jour (à environ 8 heures d’intervalle) du 6e jour de gestation au 18e jour. Lors de l’étude de suivi, les doses administrées s’établissaient à 0,3, à 2 et à 5 mcg/kg/jour. Le traitement par le lixisénatide administré à raison de ≥ 2 mcg/kg/jour a entraîné une diminution de l’activité motrice, une horripilation, une diminution de la consommation de nourriture et d’eau, ainsi qu’une diminution initiale du poids corporel suivie d’une diminution du gain de poids corporel. Une légère augmentation des pertes après l’implantation et la diminution du nombre de fœtus vivants qui y était associée ont été observées à la dose de 500 mcg/kg/jour. Une augmentation des malformations fœtales a été relevée aux doses ≥ 5 mcg/kg/jour (4 fois l’exposition clinique). Au cours de l’étude sur les doses élevées, on a signalé 5 cas de malformations multiples (2 à 5 mcg/kg/jour, 2 à 50 mcg/kg/jour et 1 à 500 mcg/kg/jour), de même que des malformations uniques à toutes les doses. De plus, une tendance vers une augmentation du nombre de fœtus présentant des anomalies des sternèbres et un retard dans l’ossification a été observée. La dose sans effet nocif observé relative à la toxicité maternelle chez la lapine était de 0,3 mcg/kg/jour et celle relative au développement embryofœtal était de 2 mcg/kg/jour. À ces doses, les valeurs de l’ASC étaient inférieures et 2 fois supérieures à l’exposition clinique, respectivement.
Développement périnatal et postnatal : Le lixisénatide a été administré par voie sous-cutanée à des rates en période d’accouplement (génération F0) à raison de 4, de 40 et de 400 mcg/kg/jour (2, 20 et 200 mcg/kg/jour, 2 fois par jour) du 6e jour de gestation au 21e jour de lactation. Des signes cliniques, ainsi qu’une diminution initiale du poids corporel, un poids corporel moindre pendant toute la période d’administration du médicament et une consommation réduite de nourriture ont été observés à toutes les doses. À la dose de 400 mcg/kg/jour, une légère augmentation de la mortalité des nouveau-nés a été relevée, ainsi que des petits présentant un retard de croissance important et des malformations squelettiques multiples. Le nombre de petits vivants par portée qui présentaient une succion insuffisante était légèrement accru, et la croissance du pelage était légèrement retardée aux doses de 40 et de 400 mcg/kg/jour, mais aucun autre effet sur l’atteinte des étapes développement, la fonction sensorielle, le développement moteur, la mémoire, l’apprentissage et la fonction reproductrice de la génération F1 n’a été signalé. La dose sans effet nocif observé chez les mères F0 n’a pas été établie (< 4 mcg/kg/jour), alors que celle relative à la toxicité chez les animaux de la génération F1 était de 4 mcg/kg/jour. D’après les valeurs de l’exposition générale chez les rates gravides extrapolées des données toxicocinétiques obtenues dans l’étude déterminante sur le développement embryofœtal, l’exposition à la dose de 400 mcg/kg/jour ayant entraîné des malformations était plus de 32 fois supérieure à celle des patients, alors que l’exposition à la dose de 4 mcg/kg/jour était susceptible d’être inférieure aux doses thérapeutiques.
Toxicité juvénile
Lixisénatide :
Des études sur la toxicité juvénile ont été réalisées chez le rat et le chien. Les résultats obtenus dans cette étude avaient déjà tous été relevés au cours des études menées chez des animaux adultes et aucun n’a été jugé lié à une diminution du poids corporel ou de la consommation de nourriture.
- 17.
Monographies de référence
- 1. Monographie d’ADLYXINE, solution injectable dosée à 10 et 20 mcg/dose, numéro de contrôle 240740, sanofi-aventis Canada Inc. (novembre 17, 2020)
- 2. Monographie de LANTUS, solution injectable dosée à 100 U/mL, numéro de contrôle 254078, sanofi-aventis Canada Inc. (décembre 01, 2021)