


Monographie de produit - Slynd
1 INDICATIONS
SLYND est indiqué pour la contraception chez les adolescentes et les femmes adultes.
Les comprimés SLYND ne contiennent qu’un progestatif et ne renferment aucun œstrogène. Les pilules progestatives sont parfois appelées « COP » (pour « contraceptifs oraux progestatifs ») ou « micropilules ».
1.1 Enfants
Enfants (de 12 à 17 ans) : L’innocuité et l’efficacité de SLYND ont été établies chez les adolescentes. L’utilisation de ce produit avant les premières menstruations (ménarche) n’est pas indiquée.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : SLYND n’est pas indiqué pour utilisation chez les femmes ménopausées.
2 CONTRE-INDICATIONS
SLYND est contre-indiqué chez les femmes qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, concentration, composition et emballage.
SLYND est contre-indiqué chez les femmes qui présentent les affections suivantes :
- Insuffisance rénale
- Insuffisance surrénalienne
- Antécédent de cancer du col de l’utérus ou cancer progestatif-dépendant
- Tumeurs hépatiques, bénignes ou malignes, ou insuffisance hépatique
- Saignements utérins anormaux non diagnostiqués
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Il existe un risque d’élévation des concentrations sériques du potassium chez les femmes qui prennent SLYND avec d’autres médicaments susceptibles d’augmenter les concentrations sériques du potassium (par exemple, les inhibiteurs de l’enzyme de conversion de l’angiotensine [IECA], les antagonistes des récepteurs de l’angiotensine II, les diurétiques épargnant le potassium, les suppléments de potassium, l’héparine, les antagonistes de l’aldostérone et les AINS) (voir la section Mises en garde et précautions, Hyperkaliémie).
4.2 Posologie recommandée et ajustement posologique
Un comprimé SLYND (comprimé blanc actif ou vert inerte) doit être avalé entier une fois par jour. La prise de SLYND doit commencer le jour 1 (tableau 1).
Les patientes doivent prendre un comprimé par jour pendant 28 jours consécutifs : un comprimé blanc actif par jour les 24 premiers jours et un comprimé vert inerte par jour au cours des 4 jours suivants. Les comprimés doivent être pris chaque jour environ à la même heure de la journée afin que l’intervalle entre deux comprimés soit de 24 heures.
Il est très important de prendre SLYND comme indiqué; cependant, il est possible que certaines patientes oublient de prendre un comprimé de temps à autre. Selon une étude pharmacodynamique ayant couvert uniquement 2 cycles, si une pilule est oubliée à l’occasion, la suppression de l’ovulation est maintenue (voir les sections 3.4 Dose oubliée et 9.2 Pharmacodynamique).
SLYND n’est pas destiné aux femmes prépubères ou ménopausées.
4.3 Administration
Tableau 1 : Instructions pour commencer SLYND ou pour passer d’une autre méthode contraceptive à SLYND
| Commencer le traitement par SLYND | |||
Début de la prise de SLYND chez les femmes n’utilisant aucune contraception hormonale à ce moment (jour 1) Important : Envisager la possibilité d’une ovulation et d’une conception avant le début de ce traitement. Couleur du comprimé :
| Début (jour 1) :
| ||
| Passer d’une autre méthode contraceptive à SLYND | Commencer SLYND : | ||
|
| ||
|
| ||
|
| ||
|
| ||
|
| ||
|
| ||
4.4 Dose omise
Tableau 2 : Instructions pour l’oubli d’un comprimé SLYND
| Prendre le comprimé oublié dès que possible. Continuer à prendre un comprimé par jour jusqu’à ce que la plaquette soit terminée. Aucune méthode de contraception d’appoint n’est nécessaire (voir la section 9.2 Pharmacodynamique). |
| Prendre le dernier comprimé oublié dès que possible. Continuer à prendre un comprimé par jour jusqu’à ce que la plaquette soit terminée (il restera un ou plusieurs des comprimés oubliés dans la plaquette alvéolée). Un autre contraceptif de type non hormonal (comme un condom ou du spermicide) devrait être utilisé en appoint en cas de rapport sexuel dans les 7 jours suivant l’oubli d’un comprimé. |
| Sauter les jours de prise du ou des comprimés oubliés et continuer à prendre un comprimé par jour jusqu’à ce que la plaquette soit terminée. |
En cas de vomissements ou de diarrhée dans les 3 à 4 heures suivant la prise du comprimé, un autre comprimé (celui prévu le jour suivant) devrait être pris dès que possible. Dans la mesure du possible, le nouveau comprimé doit être pris dans les 12 heures suivant l’heure habituelle de prise des comprimés. Si les vomissements ou la diarrhée durent plus d’une journée, les conseils sur les comprimés oubliés fournis ci-haut, y compris l’utilisation de contraceptifs non hormonaux en appoint, s’appliquent.
5 SURDOSAGE
Aucun effet délétère grave n’a été signalé lors d’un surdosage de SLYND. Les symptômes qui peuvent survenir sont des nausées, des vomissements et des saignements vaginaux. Il n’y a pas d’antidote et le traitement consiste en un soutien symptomatique.
La drospirénone (DRSP) est un analogue de la spironolactone qui possède des propriétés antiminéralocorticoïdes. Par conséquent, les taux sériques de potassium et de sodium, ainsi que les signes d’acidose métabolique, doivent faire l’objet d’une surveillance en cas de surdosage.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET EMBALLAGE
Tableau 3 : Formes pharmaceutiques, teneurs, composition et emballage
SLYND est fourni dans des plaquettes alvéolées, chacune contenant 24 comprimés ronds, blancs et pelliculés et 4 comprimés ronds, verts et pelliculés.
- Chaque comprimé blanc contient 4 mg de drospirénone. Les comprimés blancs portent les inscriptions gravées « E » sur un côté et « D » sur l’autre côté.
- Chaque comprimé vert est inerte et ne contient pas de drospirénone. Les comprimés verts portent les inscriptions gravées « E » sur un côté et « 4 » sur l’autre côté.
7 MISES EN GARDE ET PRÉCAUTIONS
Carcinogenèse et mutagenèse
Cancer du sein :
Une méta-analyse de 54 études épidémiologiques a révélé un risque relatif légèrement accru de cancer du sein chez les femmes utilisant des contraceptifs oraux combinés (COC), sans preuve de lien de cause à effet. Le risque de présenter un cancer du sein diagnostiqué chez les utilisatrices de préparations progestatives est possiblement du même ordre que celui associé aux COC. Cependant, pour les préparations uniquement progestatives, les preuves sont fondées sur des populations beaucoup plus petites d’utilisatrices et sont donc moins concluantes que celles relatives aux COC.
L’âge avancé et la présence d’antécédents familiaux importants sont les facteurs de risque les plus significatifs d’apparition d’un cancer du sein. Les autres facteurs de risque établis comprennent l’obésité, la nulliparité et une première grossesse à terme à un âge avancé.
Les femmes qui reçoivent des contraceptifs oraux (CO) doivent être informées de s’autoexaminer les seins. Elles doivent aviser leurs médecins de toute masse qu’elles détectent. Un examen clinique des seins annuel est également recommandé.
Voie d’administration | Forme posologique/ concentration (dosage, teneur)/composition | Ingrédients non médicinaux |
| Orale | Comprimé de drospirénone à 4 mg | Alcool polyvinylique partiellement hydrolysé, cellulose microcristalline, dioxyde de silice colloïdale, dioxyde de titane, lactose anhydre, polyéthylèneglycol, stéarate de magnésium et talc. |
| Orale | Comprimé inerte | Amidon de maïs, dioxyde de silice colloïdale, dioxyde de titane, hypromellose, lactose monohydraté, AD&C bleu No. 2 sur substrat d’aluminium, oxyde ferrique jaune, polysorbate, povidone, stéarate de magnésium et triacétine. |
Cancer du col de l’utérus :
Certaines études suggèrent que l’utilisation de contraceptifs hormonaux combinés contenant un progestatif et l’estradiol a été associée à un risque accru de cancer du col de l’utérus ou de néoplasie intraépithéliale. Cependant, la controverse demeure à savoir dans quelle mesure ces observations peuvent être dues à des différences dans le comportement sexuel et d’autres facteurs.
Appareil cardiovasculaire
Trouble thromboembolique :
Dans les trois études de phase III menées sur SLYND (CF111/301, CF111/302 et CF111/303), incluant un total de 2 575 femmes et portant sur 9 à 13 cycles menstruels, aucun événement thromboembolique n’a été signalé. Les études épidémiologiques n’ont montré aucune association entre les préparations uniquement progestatives et un risque accru d’infarctus du myocarde, de thromboembolie cérébrale ou de thromboembolie veineuse.
Les contraceptifs oraux combinés contenant de la drospirénone et de l’éthinylestradiol peuvent être associés à un risque plus élevé de thromboembolie veineuse (TEV) que celui associé aux COC contenant d’autres progestatifs combinés à l’éthinylestradiol. On ignore si le risque de TEV augmente avec la drospirénone seule; cependant, s’il existe un risque, on s’attend à ce qu’il soit inférieur à celui observé avec la drospirénone combinée à l’éthinylestradiol.
Lorsqu’on prescrit SLYND, il faut tenir compte du risque accru de thromboembolie inhérent à la période post-partum et chez les femmes ayant des antécédents de thromboembolie.
Le traitement par SLYND doit être cessé en cas d’événement thromboembolique artériel ou veineux. L’arrêt du traitement par SLYND doit être envisagé, si cela est possible, en cas d’immobilisation prolongée due à une chirurgie ou à une maladie.
Système endocrinien/métabolisme
Métabolisme osseux :
Le traitement par SLYND entraîne une diminution des taux sériques d’estradiol. On ignore si cela peut causer une perte cliniquement pertinente de la densité minérale osseuse.
Diabète :
Bien que les progestatifs puissent avoir un effet sur la résistance à l’insuline périphérique et la tolérance au glucose, il n’existe aucune preuve quant à la nécessité de modifier le schéma thérapeutique chez les patientes diabétiques utilisant des COP comme SLYND. Cependant, les patientes diabétiques doivent être surveillées attentivement au cours des premiers mois d’utilisation, car les patientes atteintes de diabète peuvent être plus à risque d’hyperglycémie. Une attention particulière doit être portée aux patientes diabétiques qui présentent une atteinte vasculaire.
Appareil génito-urinaire
Hémorragie vaginale et aménorrhée :
Les femmes qui utilisent SLYND peuvent présenter des saignements inhabituels (intermenstruels ou intracycliques) et des microrragies (spotting vaginal), surtout au cours des trois premiers mois d’utilisation. Les saignements anormaux peuvent disparaître avec le temps ou en utilisant un autre contraceptif. Si les saignements persistent ou surviennent après des cycles précédemment réguliers, il faut évaluer les causes possibles telles une grossesse ou une tumeur maligne. Selon les journaux des participantes de quatre essais cliniques portant sur SLYND (CF111/301, CF111/302, CF111/303 et CF111/205), 61,4 % des participantes ont présenté des saignements ou des microrragies inhabituels au cours du premier cycle. Ce pourcentage a diminué à 40,3 % au cycle 13 (voir la section Pharmacologie clinique). Au total, 91 participantes sur 2 598 ont cessé de prendre SLYND en raison de troubles de saignement menstruel, y compris des métrorragies, des menstruations irrégulières, des hémorragies vaginales, des ménorragies, des hémorragies utérines et une aménorrhée.
En l’absence de saignement menstruel habituel, la possibilité d’une grossesse doit être envisagée. En cas de non-respect du schéma posologique prescrit (oubli d’un ou deux comprimés actifs ou début de prise un jour plus tard que prévu), il faut envisager la possibilité d’une grossesse au moment des premières règles sautées et recourir aux mesures diagnostiques appropriées. Si le schéma posologique prescrit a été respecté et qu’il y a eu absence de deux cycles menstruels consécutifs, on peut exclure une grossesse.
Sang
Hyperkaliémie :
SLYND contient de la drospirénone, un progestatif qui possède une activité antiminéralocorticoïde, susceptible notamment d’entraîner une hyperkaliémie chez les femmes à risque élevé, comparable à une dose de 25 mg de spironolactone. SLYND est contre-indiqué chez les femmes qui présentent des affections les prédisposant à une hyperkaliémie (p. ex. insuffisance rénale, insuffisance hépatique et insuffisance surrénalienne). Les femmes qui reçoivent un traitement quotidien à long terme pour des affections ou des maladies chroniques qui peuvent augmenter les concentrations sériques du potassium doivent faire vérifier leur concentration sérique de potassium avant de commencer le traitement et pendant le premier cycle du traitement. La surveillance des concentrations sériques du potassium doit être envisagée chez les femmes qui présentent un risque accru d’hyperkaliémie, c’est-à-dire celles qui reçoivent un puissant inhibiteur du CYP3A4 à long terme et en association avec SLYND. Les inhibiteurs puissants du CYP3A4 comprennent les antifongiques azolés (p. ex. kétoconazole, itraconazole, voriconazole), les inhibiteurs de la protéase du VIH/VHC (p. ex. indinavir, bocéprévir, atazanavir, darunavir) ou un amplificateur d’inhibiteur de la protéase du VIH comme le cobicistat et la clarithromycine (voir la section Interactions médicamenteuses). Les femmes qui prennent SLYND et qui, ultérieurement, amorcent un traitement et/ou souffrent d’une affection médicale qui augmente leur risque d’hyperkaliémie, doivent faire l’objet d’une surveillance.
La plupart des femmes qui ont montré une hyperkaliémie dans les études de développement clinique sur SLYND présentaient de légères élévations du potassium et/ou des augmentations isolées qui sont revenues à la normale pendant la prise du médicament à l’étude. Aucune réaction indésirable concomitante n’a été attribuée aux hyperkaliémies. Dans le cadre de l’essai de phase III CF111/302, deux femmes (0,2 %) présentant des élévations persistantes du potassium ont cessé leur traitement par SLYND.
Fonction hépatique/biliaire/pancréatique
Maladie hépatique :
En cas de jaunisse ou de troubles aigus ou chroniques de la fonction hépatique, le traitement par SLYND doit être cessé. Ce dernier ne doit être repris que lors du retour à la normale des marqueurs de la fonction hépatique et de l’exclusion d’un lien de causalité avec SLYND.
SLYND est contre-indiqué chez les femmes atteintes de tumeurs hépatiques, bénignes ou malignes, ou d’une insuffisance hépatique.
Surveillance et tests de laboratoire
L’utilisation de corticostéroïdes contraceptifs peut avoir un effet sur les résultats de certains examens de laboratoire, y compris les paramètres biochimiques du foie, de la thyroïde, des glandes surrénales et des reins, les taux sériques de protéines (de transport) [p. ex. la transcortine (CBG pour Corticosteroid Binding Globulin) et les fractions lipidiques/lipoprotéiques], les paramètres du métabolisme des glucides et les paramètres de la coagulation et de la fibrinolyse.
Psychiatrie
Dépression :
Les patientes ayant des antécédents de troubles émotionnels, en particulier de type dépressif, peuvent être plus susceptibles de présenter une récidive de la dépression pendant la prise de contraceptifs oraux. Il faut documenter avec soin la présence d’antécédents de dépression et arrêter le traitement par SLYND en cas de récidive moindrement grave de dépression. Les données sur le lien entre les contraceptifs progestatifs et l’apparition ou l’exacerbation d’une dépression sont limitées.
Santé sexuelle
Reproduction
Grossesse ectopique :
Il faut être à l’affût de la possibilité d’une grossesse ectopique chez les femmes qui sont devenues enceintes ou qui se plaignent de douleurs abdominales basses pendant la prise de SLYND.
7.1 Populations particulières
7.1.1 Femmes enceintes
Sommaire des risques
SLYND ne doit pas être utilisé pendant la grossesse. Selon diverses études épidémiologiques et méta-analyses, le risque d’anomalies congénitales chez les enfants de femmes qui prennent par inadvertance des progestatifs par voie orale en début de grossesse est faible, voire nul.
Au sein de la population générale canadienne (SOGC 2020), le risque de base d’anomalies congénitales majeures et de fausses couches liées aux grossesses cliniquement établies est, selon les estimations, de 4 % et de 15 à 20 %, respectivement.
Données chez les humains
Les études épidémiologiques et les méta-analyses n’ont révélé aucun risque accru de malformations génitales ou non-génitales (y compris les anomalies cardiaques et les malformations atrophiques des membres) après l’utilisation maternelle de progestatifs oraux avant la conception ou en début de grossesse.
Au cours du programme de développement de phase III de SLYND, 21 grossesses confirmées sont survenues chez les participantes traitées par la drospirénone sur un total de 2 564 participantes (voir la section Essais cliniques, Tableau 11). Les issues des grossesses des participantes traitées par la drospirénone étaient les suivantes : naissance d’un bébé normal (n = 9), naissance d’un bébé prématuré (n = 1), naissance de jumeaux en bonne santé (n = 1) et avortements volontaires (n = 8). Une grossesse ectopique (n = 1) est survenue chez une participante traitée par l’agent comparateur, le désogestrel.
7.1.2 Femmes qui allaitent
Sommaire des risques
Des quantités négligeables de drospirénone sont excrétées dans le lait maternel. Ainsi, aux doses thérapeutiques de SLYND, aucun effet sur les nouveau-nés/nourrissons allaités n’est anticipé. En général, aucun effet indésirable (EI) lié à la production du lait, à la croissance normale en santé, ou au développement du nourrisson n’a été observé avec l’utilisation des contraceptifs oraux progestatifs (COP).
Données chez les humains
Après l’administration quotidienne de comprimés SLYND de 4 mg, les concentrations moyennes de drospirénone dans le lait maternel sur une période de 24 heures sont de 5,6 ng/mL. Selon cette concentration, la dose quotidienne moyenne estimée pour les nourrissons allaités est de 840 ng/kg/jour (dose relative du nourrisson : 1,5 %).
7.1.3 Enfants (de 12 à 17 ans)
L’innocuité et l’efficacité de SLYND ont été établies chez les adolescentes et les femmes en âge de procréer. L’utilisation de ce produit avant les premières menstruations (ménarche) n’est pas indiquée.
L’innocuité et l’efficacité devraient être les mêmes chez les adolescentes postpubères de moins de 18 ans et les utilisatrices de 18 ans et plus.
L’étude CF111/304 a évalué les saignements associés à SLYND chez des femmes de plus de 12 ans. Les données sur les saignements correspondaient généralement à celles de l’étude CF111/303 menée chez des femmes adultes.
7.1.4 Personnes âgées
SLYND n’est pas indiqué chez les femmes ménopausées.
7.1.5 Insuffisance hépatique
SLYND est contre-indiqué chez les femmes qui présentent une insuffisance hépatique (voir la section Contre-indications, Mises en garde et précautions). L’exposition moyenne à la drospirénone chez les femmes atteintes d’insuffisance hépatique modérée est environ trois fois plus élevée que celle observée chez les femmes dont la fonction hépatique est normale. SLYND n’a pas été étudié chez les femmes atteintes d’insuffisance hépatique grave (voir la section Mode d’action et pharmacologie clinique).
7.1.6 Insuffisance rénale
SLYND est contre-indiqué chez les femmes qui présentent une insuffisance rénale (voir la section Contre-indications, Mises en garde et précautions).
Chez les participantes qui présentent une clairance de la créatinine (Clcr) de 50 à 79 mL/min, les concentrations sériques de la drospirénone étaient comparables à celles observées dans un groupe témoin présentant une Clcr ≥ 80 mL/min. Chez les participantes qui présentent une Clcr de 30 à 49 mL/min, les concentrations sériques de la drospirénone étaient en moyenne 37 % plus élevées que celles du groupe témoin. En outre, il existe un risque d’hyperkaliémie chez les participantes atteintes d’insuffisance rénale dont le taux sérique de potassium se situe près de la limite supérieure de la normale, et qui prennent en concomitance des médicaments épargnant le potassium (voir la section Interactions médicamenteuses, Mode d’action et pharmacologie clinique).
Surveillance et examens de laboratoire
Examen physique et suivi
Avant l’utilisation de contraceptifs oraux, une anamnèse détaillée et un examen physique complet doivent être réalisés, ce qui inclut la mesure de la tension artérielle et les antécédents familiaux, que l’on doit documenter avec soin. De plus, toute perturbation du système de coagulation doit être éliminée si un membre de la famille est connu pour avoir souffert d’une maladie thromboembolique (p. ex. thrombose veineuse profonde, accident vasculaire cérébral, infarctus du myocarde) à un jeune âge. Si la patiente est sexuellement active, les seins, le foie, les membres et les organes pelviens doivent être examinés et un test de Papanicolaou (PAP) doit être effectué.
La première visite de suivi doit avoir lieu 3 mois après la prescription des contraceptifs oraux. Par la suite, les examens doivent être réalisés au moins une fois par année, ou plus fréquemment si cela est indiqué. Lors de chaque visite annuelle, l’examen doit inclure les procédures effectuées lors de la visite initiale, comme indiqué ci-dessus, ou selon les recommandations du Groupe d’étude canadien sur l’examen de santé périodique.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables cliniquement significatifs suivants sont présentés ailleurs dans d’autres sections de la monographie de produit :
- Hyperkaliémie (voir la section Mises en garde et précautions)
- Saignements irréguliers et aménorrhée (voir la section Mises en garde et précautions)
8.2 Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
L’innocuité de SLYND (n = 2 598) a été évaluée chez les femmes adultes dans trois essais cliniques de phase III (CF111/301, CF111/302 et CF111/303; voir la section Essais cliniques) ainsi que dans un essai clinique de phase II (CF111/205). La durée d’exposition globale moyenne à SLYND est de 236 jours, pour une fourchette allant de 197 à 328 jours.
Tous les effets indésirables observés au cours des essais cliniques des tableaux 4 et 5 sont énumérés par classe de système d’organes et selon leur terme préféré.
Tableau 4 : Effets indésirables signalés chez ≥ 1 % des femmes recevant SLYND dans quatre études cliniques (ensemble d’analyse de l’innocuité)
Classe de système d’organes (MedDRA version 17.1) | Total | ||
| N = 2 598 | |||
| n (%) | |||
| Tout effet indésirable | 627 (24,1) | ||
Affections gastro-intestinales Nausées | 47 (1,8) | ||
Investigations Poids augmenté | 50 (1,9) | ||
Affections du système nerveux Céphalée | 71 (2,7) | ||
Affections psychiatriques Diminution de la libido | 33 (1,3) | ||
Affections de la peau et du tissu sous-cutané Acné | 98 (3,8) | ||
Affections des organes de reproduction et du sein Douleur mammaire Hypersensibilité mammaire Dysménorrhée Règles irrégulières Métrorragie Hémorragie vaginale | 57 (2,2) 31 (1,2) 49 (1,9) 30 (1,2) 72 (2,8) 45 (1,7) | ||
Les effets indésirables les plus fréquents chez les femmes étaient l’acné (3,8 %), la métrorragie (2,8 %), les céphalées (2,7 %) et la douleur mammaire (2,2 %). Aucune différence majeure entre les sous-groupes fondés sur l’IMC ou par rapport à la population totale n’a été observée en ce qui concerne les effets indésirables survenus pendant le traitement.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
Les effets indésirables ci-dessous ont été signalés chez au moins 2 % des participantes adolescentes âgées de 12 à 17 ans (étude CF111/304).
Tableau 5 : Effets indésirables signalés chez ≥ 2 % des adolescentes
Classe de système d’organes (MedDRA version 17.1) | Total | ||
| N = 102 | |||
| n (%) | |||
| Tout effet indésirable | 23 (22,5) | ||
Affections gastro-intestinales Distension abdominale | 3 (2,9) | ||
Investigations Poids augmenté | 3 (2,9) | ||
Affections du système nerveux Céphalées | 3 (2,9) | ||
Affections psychiatriques Modification de l’humeur Sautes d’humeur | 3 (2,9) 2 (2,0) | ||
Affections des organes de reproduction et du sein Douleur mammaire Dysménorrhée Métrorragie | 2 (2,0) 2 (2,0) 5 (4,9) | ||
Affections de la peau et du tissu sous-cutané Acné | 4 (3,9) | ||
Les effets indésirables les plus fréquents chez les adolescentes ont été une métrorragie (4,9 %) et de l’acné (3,9 %).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Effets indésirables peu fréquents (≥ 1 individu sur 1 000 à < 1 individu sur 100) signalés avec l’utilisation de SLYND dans quatre études cliniques menées chez des femmes adultes en bonne santé :
Affections hématologiques et du système lymphatique : Anémie, anémie ferriprive Affections de l’oreille et du labyrinthe : Vertige
Affections oculaires : Intolérance aux lentilles cornéennes
Affections gastro-intestinales : Douleur abdominale, douleur abdominale basse, douleur abdominale haute, constipation, diarrhée, flatulence, vomissement
Troubles généraux et anomalies au site d’administration : Asthénie, fatigue, tuméfaction locale, œdème périphérique
Affections du système immunitaire : Hypersensibilité
Infections et infestations : Vaginose bactérienne, infection fongique, infection des voies urinaires, candidose vulvovaginale, infection mycotique vulvovaginale
Investigations : Alanine aminotransférase augmentée, bilirubine sanguine augmentée, créatinine phosphokinase sanguine augmentée, pression artérielle augmentée, potassium sanguin augmenté, TSH sanguine augmentée, triglycérides sanguins augmentés, gamma-glutamyltransférase augmentée
Troubles du métabolisme et de la nutrition : Diminution de l’appétit, hyperkaliémie, augmentation de l’appétit, obésité
Affections musculosquelettiques et du tissu conjonctif : Douleur au dos, spasmes musculaires, douleur aux extrémités
Tumeurs bénignes, malignes et non précisées (y compris kystes et polypes) : Léiomyome utérin
Affections du système nerveux : Étourdissements, migraine
Affections psychiatriques : Labilité affective, anxiété, dépression, humeur dépressive, irritabilité, augmentation de la libido, modification de l’humeur, sautes d’humeur, nervosité Affections des organes de reproduction et du sein : Aménorrhée, accroissement mammaire, ménorragie, trouble menstruel, douleur pelvienne, syndrome prémenstruel, oligoménorrhée, kyste de l’ovaire, hémorragie utérine, spasme utérin, pertes vaginales, sécheresse vulvovaginale
Affections respiratoires, thoraciques et médiastinales : Épistaxis
Affections de la peau et du tissu sous-cutané : Alopécie, hyperhidrose, prurit, rash, rash généralisé, séborrhée
Affections vasculaires : Bouffée de chaleur, hypertension
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Les valeurs de laboratoire signalées comme des effets indésirables chez plus de 0,5 % de toutes les participantes comprenaient une élévation de la thyréostimuline dans le sang (0,9 % des participantes) et une élévation du taux de la créatine phosphokinase (0,7 % des participantes). Dans l’ensemble des études de phase III menées chez les adultes, les seules anomalies de laboratoire signalées comme des effets indésirables graves ont été une élévation du taux de potassium dans le sang (une participante) et une hyperkaliémie (six participantes).
Les valeurs de laboratoire signalées comme des effets indésirables et menant à l’arrêt du traitement étaient généralement peu fréquentes (signalées chez ≤ 0,1 % de l’ensemble des participantes); les seuls termes privilégiés associés à l’arrêt du traitement chez plus d’une participante dans les études de phase III chez les adultes ont été une élévation de la gamma-glutamyltransférase (trois participantes) et une hyperkaliémie (deux participantes).
Dans l’étude de phase III menée auprès d’adolescentes (CF111/304), des anomalies de laboratoire ont été signalées en tant qu’effets indésirables dans les classes de système d’organes « Affections hématologiques et du système et du système lymphatique » et « Investigations ». L’incidence des différents effets indésirables (termes privilégiés) individuels liés aux valeurs de laboratoire parmi l’ensemble des participantes a été faible (≤ 1 % pour chaque terme privilégié). Aucune valeur de laboratoire n’a été signalée comme EI chez plus d’une participante.
8.5 Effets indésirables identifiés après la mise en marché
Les effets indésirables supplémentaires suivants ont été observés lors de l’utilisation de SLYND après son approbation. Comme ces effets sont signalés de façon volontaire au sein d’une population de taille inconnue, il n’est pas possible d’estimer avec exactitude leur fréquence ou d’établir un lien de causalité avec le médicament.
Affections gastro-intestinales : Gêne buccale, dysesthésie orale
Troubles généraux et anomalies au site d’administration : Pleurs
Investigations : Glycémie augmentée
Affections du système nerveux : Dysgueusie, migraine
Affections des organes de reproduction et du sein : Menstruations retardées, arrêt de lactation
Affections de la peau et du tissu sous-cutané : Urticaire
Affections vasculaires : Embolie veineuse
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Des interactions peuvent survenir entre SLYND et d’autres produits médicinaux qui induisent des enzymes microsomales. Cela peut entraîner une augmentation de la clairance des hormones sexuelles et peut causer des saignements intermenstruels et/ou un échec de la contraception.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 6 : Interactions médicament-médicament établies ou potentielles
| Nom propre/Nom usuel | Source de preuves | Effet | Commentaire clinique |
| Kétoconazole | É | Multiplie par 2 à 3 l’exposition systémique à la DRSP | L’administration concomitante de DRSP à 3 mg/éthinylestradiol (EE) à 0,02 mg avec le kétoconazole à 200 mg, un puissant inhibiteur du CYP3A4, a entraîné une augmentation modérée de l’exposition systémique au DRSP sans changement pertinent de nature médicale selon les données d’innocuité. |
Aprépitant, barbituriques, bosentan, carbamazépine, efavirenz, felbamate, griséofulvine, névirapine, oxcarbazépine, phénytoïne, primidone, rifabutine, rifampicine, ritonavir, rufinamide, topiramate | T | Diminue l’exposition systémique à la DRSP | L’administration concomitante de SLYND avec des médicaments qui induisent l’activité du CYP3A4 devrait diminuer l’exposition systémique à la DRSP, ce qui pourrait potentiellement diminuer l’efficacité des contraceptifs hormonaux ou augmenter les saignements intermenstruels. |
| Midazolam, oméprazole, simvastatine | T | Aucune | Une interaction pertinente sur le plan clinique entre la DRSP et le métabolisme enzymatique du cytochrome P450 est peu probable. |
Bocéprévir, cobicistat (atazanavir-cobicistat, darunavir-cobicistat), clarithromycine, diurétiques épargnant le potassium | É | Augmente l’exposition systémique à la DRSP. | L’administration concomitante de SLYND doit être évitée, car cela peut causer une élévation des paramètres pharmacocinétiques de la DRSP. |
Légende : DRSP = drospirénone; É = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Aucune interaction alimentaire cliniquement pertinente n’a été détectée avec la drospirénone.
9.6 Interactions médicament-plante médicinale
Les médicaments ou les produits à base de plantes contenant du millepertuis (Hypericum perforatum) qui induisent certaines enzymes hépatiques, y compris le cytochrome P450 3A4 (CYP3A4), peuvent diminuer la concentration systémique des contraceptifs hormonaux et potentiellement diminuer l’efficacité des contraceptifs hormonaux ou augmenter les saignements intermenstruels.
9.7 Interactions médicament-tests de laboratoire
Il existe un risque potentiel d’élévation des concentrations sériques du potassium chez les femmes qui prennent SLYND avec d’autres médicaments susceptibles d’augmenter les concentrations sériques du potassium (par exemple, les IECA, les antagonistes des récepteurs de l’angiotensine II, les diurétiques épargnant le potassium, les suppléments de potassium, l’héparine, les antagonistes de l’aldostérone et les AINS) (voir la section Mises en garde et précautions).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
SLYND est un contraceptif progestatif qui réduit le risque de devenir enceinte, principalement en inhibant l’ovulation.
10.2 Pharmacodynamique
La drospirénone est un analogue de la spironolactone possédant une activité antiminéralocorticoïde.
Selon quatre essais cliniques portant sur SLYND (CF111/301, CF111/302, CF111/303 et CF111/205), 61,4 % des participantes ont présenté des saignements ou des microrragies inhabituels au cours du premier cycle. Ce pourcentage a diminué à 40,3 % (N = 2 598) au cycle 13. Voir la figure 1 pour les saignements inhabituels dans les études de phase III. 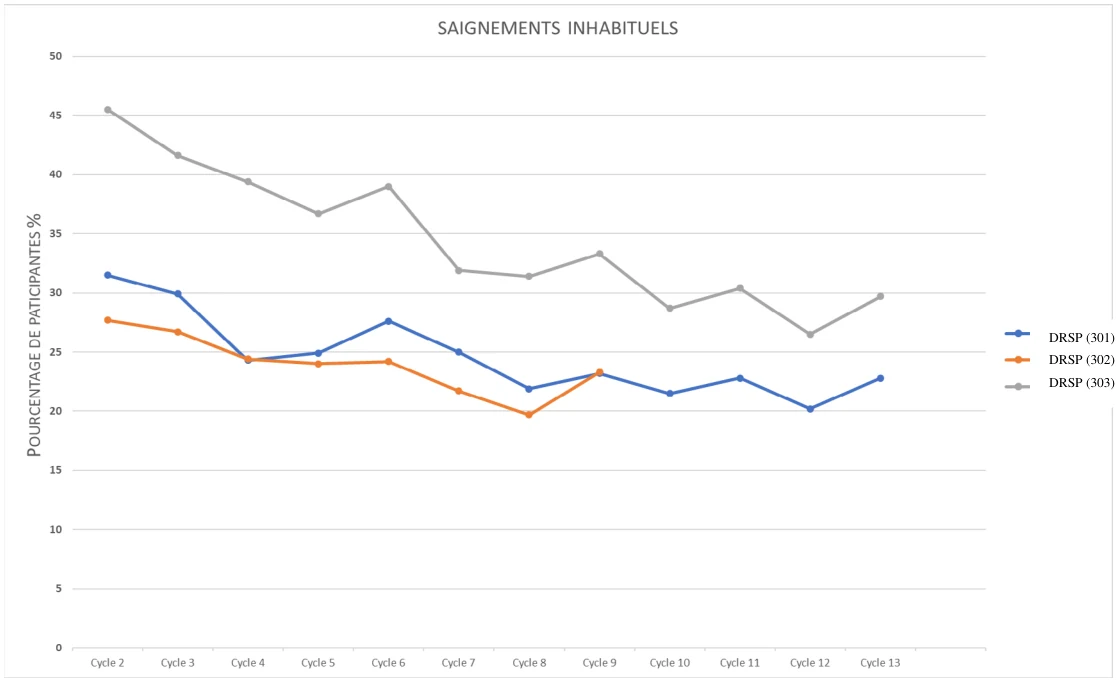
Figure 1 : Saignements inhabituels dans les études cliniques de phase III CF111/301, CF111/302 et CF111/303
Dans une étude distincte (CF111/204), 127 femmes présentant des cycles ovulatoires confirmés ont reçu un schéma consistant en 24 jours de traitement actif (comprimés de drospirénone à 4 mg) et 4 jours de prise de comprimés de placebo pendant 2 cycles. Dans le groupe de traitement A (n = 62), un retard de 24 heures a été planifié pour la prise médicamenteuse des jours 3, 6, 11 et 22 du cycle 2, et dans le groupe de traitement B (n = 65), ces mêmes jours, mais au cycle 1. L’ovulation était définie comme la disparition ou la persistance d’un gros follicule en plus d’un taux de progestérone supérieur à 5 ng/mL pendant au moins 5 jours consécutifs. Le taux d’ovulation global était de 0,8 % (Tableau 7). Les diamètres folliculaires observés durant les cycles à prise habituelle et les cycles à prise différée se sont avérés comparables. Malgré les retards de prise des comprimés de 24 heures, l’inhibition de l’ovulation a été maintenue (Duijkers, 2016).
DRSP (301)
DRSP (302)
DRSP (303) Tableau 7 : Taux d’ovulation dans le groupe A (prise habituelle durant le cycle 1, prise différée durant le cycle 2) et le groupe B (prise différée durant le cycle 1, prise habituelle durant le cycle 2) (totaux [n] et pourcentages des participantes et intervalle de confiance [IC] à 95 % inclus)
Groupe A
(n = 62)
Groupe B (n = 65)
Total (n = 127)
Cycle 1 Taux d’ovulation (n [%]) 0 (0,0) 0 (0,0) 0 (0,0) Limite inférieure de l’IC (%) 0,000 0,000 0,000 Limite supérieure de l’IC (%) 5,950 5,675 2,905 Cycle 2 Taux d’ovulation (n [%]) 1 (1,6) 0 (0,0) 1 (0,8) Limite inférieure de l’IC (%) 0,041 0,000 0,000 Limite supérieure de l’IC (%) 8,987 5,675 4,387 Période de
traitement
complète
Taux d’ovulation (n [%]) 1 (1,6) 0 (0,0) 1 (0,8) Limite inférieure de l’IC (%) 0,041 0,000 0,000 Limite supérieure de l’IC (%) 8,987 5,675 4,387
10.3 Pharmacocinétique
Tableau 8 : Résumé des paramètres pharmacocinétiques de la drospirénone chez des femmes volontaires en bonne santé suivant la prise d’une dose unique par voie orale
| Cmax | Tmax | T1/2 | ASC0-72 | ASC0-tau | |
| Dose unique moyenne | 27,28 ng/mL | 3,5 h | Environ 30 h | 543,51 ng h/ mL | 296,10 ng h/ mL |
ASC(0-72 h) : aire sous la courbe concentration/temps, calculée au moyen de la règle des trapèzes, du point 0 h à la dernière concentration observée à 72 h; ASC(0-tau) : aire sous la courbe concentration plasmatique/temps observée pendant un intervalle posologique, p. ex. 24 h, le jour 1 (J1).
Tableau 9 : Résumé des paramètres pharmacocinétiques de la drospirénone chez des femmes volontaires en bonne santé suivant la prise de doses multiples par voie orale
| Cmax,éq | Cmin,éq, J15 | Tmax,éq | ASCt,éq | ASC0-tau | |
| Moyennes des Doses multiples | 40,99 ng/mL | 17,05 ng/mL | 3,196 h | 1 066,84 ng· h/mL | 570,17 ng·h/ mL |
Cmax,éq : Concentration maximale observée lors du dernier intervalle posologique à l’état d’équilibre; ASCt,éq : Paramètre de doses multiples – Aire sous la courbe concentration/temps dans un intervalle posologique de 24 heures après la dernière dose de chaque période de l’étude, calculée au moyen de la règle linéaire des trapèzes; tmax,éq : Paramètre de doses multiples – Délai d’obtention de la concentration maximale (pic) observée à l’état d’équilibre.
Absorption : Les paramètres pharmacocinétiques de la drospirénone administrée par voie orale sont proportionnels à la dose suivant la prise de doses uniques variant de 1 à 10 mg. Les concentrations maximales (Cmax) de la drospirénone dans le plasma, qui sont d’environ 27 ng/mL, sont atteintes environ 2 à 6 heures après l’ingestion unique de SLYND. Lors d’un cycle de traitement, les concentrations maximales à l’état d’équilibre de la drospirénone dans le sérum, qui sont d’environ 41 ng/mL, sont atteintes après environ 10 jours de traitement. La Cmax et l’aire sous la courbe (ASC) de la drospirénone dans le plasma augmentent selon un facteur d’environ 1,5 à 2 suivant l’administration de doses multiples de SLYND. L’administration concomitante d’une dose unique de 4 mg de drospirénone par voie orale avec un repas riche en calories et en matières grasses entraîne une exposition similaire (ASC) et augmente le taux d’absorption de la drospirénone par rapport à l’état à jeun : la Cmax augmente d’environ 29 % et le délai avant l’obtention d’une concentration maximale (Tmax) diminue d’environ 31 %.
Distribution : Le drospirénone se lie dans une proportion de 95 à 97 % à l’albumine sérique et ne se lie pas à la globuline se liant aux hormones sexuelles (SHBG) ni à la globuline liant les corticosteroides (CBG). Le volume apparent de distribution de la drospirénone est d’environ 4 L/kg.
Métabolisme : La drospirénone est métabolisée dans une large mesure après son administration par voie orale. Les deux principaux métabolites de la drospirénone présents dans le plasma humain ont été établis comme étant la forme acide de la drospirénone générée par l’ouverture de l’anneau de lactone et le 4,5-dihydrodrospirénone-3-sulfate, formé par réduction et sulfatation subséquente. Ces métabolites ne sont pas considérés comme étant pharmacologiquement actifs. La drospirénone est également soumise à un métabolisme oxydatif, catalysé par le CYP3A4.
Élimination : Les concentrations sériques de la drospirénone sont caractérisées par une demi-vie d’élimination de phase terminale d’environ 30 heures suivant la prise de schémas posologiques uniques et multiples. L’excrétion de la drospirénone était presque terminée après dix jours et les quantités excrétées étaient légèrement plus élevées dans les fèces que dans l’urine. La drospirénone était largement métabolisée et seules des quantités infimes de drospirénone sous forme inchangée ont été excrétées dans l’urine et les fèces.
Populations particulières et états pathologiques
Insuffisance hépatique :
L’exposition moyenne à la drospirénone chez les femmes atteintes d’insuffisance hépatique modérée est environ trois fois plus élevée que celle observée chez les femmes dont la fonction hépatique est normale. SLYND n’a pas été étudié chez les femmes atteintes d’insuffisance hépatique grave (voir les sections Contre-indications et Mises en garde et précautions).
Insuffisance rénale :
L’effet de l’insuffisance rénale sur les paramètres pharmacocinétiques de la drospirénone (3 mg par jour pendant 14 jours) et l’effet de la drospirénone sur les concentrations sériques de potassium ont été étudiés chez trois groupes distincts de femmes (n = 28; femmes âgées de 30 à 65 ans). Toutes les participantes recevaient un régime faible en potassium. Durant l’étude, 7 participantes ont continué à prendre leurs médicaments épargnant le potassium pour le traitement de leur maladie sous-jacente. Le jour 14 (état d’équilibre) du traitement par la drospirénone, les concentrations sériques de la drospirénone dans le groupe présentant une Clcr de 50 à 79 mL/min étaient comparables à celles du groupe témoin présentant une Clcr ≥ 80 mL/min. Les concentrations sériques de la drospirénone étaient en moyenne 37 % plus élevées dans le groupe présentant une Clcr de 30 à 49 mL/min que celles observées dans le groupe témoin. Le traitement par la drospirénone n’a montré aucun effet cliniquement significatif sur les concentrations sériques du potassium. Bien qu’aucun cas d’hyperkaliémie n’ait été observé dans l’étude, chez cinq des sept participantes qui ont continué à utiliser leurs médicaments épargnant le potassium pendant l’étude, les concentrations sériques moyennes du potassium ont augmenté jusqu’à 0,33 mEq/L (voir les sections Contre-indications et Mises en garde et précautions).
11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT
Conserver les comprimés de SLYND à température ambiante (entre 15 °C et 30 °C) dans leur emballage original.
Garder hors de la portée et de la vue des enfants.
12 PARTICULARITÉ DE MANIPULATION DU PRODUIT
Il n’existe aucune directive particulière en matière de manipulation.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
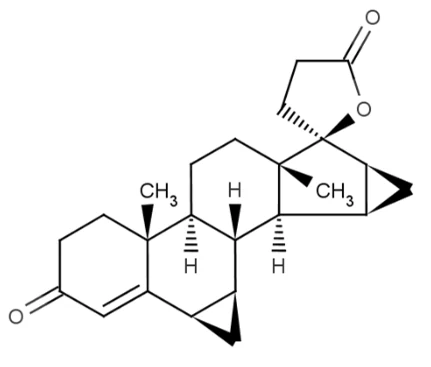
Nom propre : Drospirénone
Nom chimique : (6R,7R,8R,9S,10R,13S,14S,15S,16S,17S)1,3’,4’,6,6a,7,8,9,10,11,12,13,14,15, 15a,16-hexadécahydro-10,13-diméthylspiro-[17Hdicyclopropa-6,7:15,16] cyclopenta[a]phenanthrene-17,2’(5H)-furan]-3,5’(2H)-dione)
Formule moléculaire et masse moléculaire : C24H30O3, 366,49 g/mol
Formule de structure :
Propriétés physicochimiques : La drospirénone est une poudre cristalline blanche à presque blanche ou légèrement jaunâtre. Il s’agit d’un progestatif légèrement soluble dans l’eau, modérément soluble dans l’acétone et le diméthylformamide et légèrement soluble dans le méthanol. La drospirénone est une molécule neutre sans propriété acido-basique dans les solutions aqueuses. La drospirénone ne présente aucune forme polymorphe.
14 ÉTUDES CLINIQUES
Prévention des grossesses
L’efficacité de SLYND pour prévenir les grossesses a été démontrée dans trois études de phase III : deux études pivots non comparatives d’une durée de 13 cycles (études CF111/301 et CF111/303) et une étude comparative de soutien incluant le désogestrel d’une durée de 9 cycles (étude CF111/302). SLYND a également été l’objet d’une étude d’innocuité menée auprès d’adolescentes âgées de 12 à 17 ans (étude CF111/304; données présentées à l’appui).
Ces études ont été conçues pour évaluer SLYND chez des femmes recherchant une méthode de contraception en général et des sous-groupes présentant divers IMC. La contraception progestative est considérée comme une option acceptable chez les femmes obèses.
Bien que SLYND soit indiqué pour la plupart des femmes en âge de procréer, les groupes pour lesquels un COP sans œstrogène, tel SLYND, peut être préférable comprennent les femmes venant récemment d’accoucher, qui allaitent ou en périménopause, de même que les femmes souffrant de migraines avec aura, les fumeuses de plus de 35 ans, et les femmes atteintes de lupus érythémateux disséminé.
14.1 Plan et caractéristiques de l’étude
Tableau 10 : Description des études cliniques
| N° de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de partici-pantes (n) | Âge moyen (Tranche) | Population étudiée | Paramètres d’évaluation |
| CF111/ 301 | Essai ouvert, prospectif, multicentriqu e, non comparatif et non contrôlé | 24 comprimés de 4 mg de DRSP et 4 comprimés de placebo, administrés par voie orale une fois par jour pendant 13 cycles | 713 | 29 (18-46) | Femmes en bonne santé en âge de procréer TAS < 140 mm Hg TAD < 90 mm Hg IMC moyen : 23,00 kg/m2 IMC < 30 : 94,2 % IMC ≥ 30 : 5,8 % 99,6 % caucasienne ≤ 35 ans : 79,8 % > 35 ans : 20,2 % Non-fumeuses : 69,1 % Fumeuses actuelles : 25,5 % Ex-fumeuses : 5,3 % | IP global (IC à 95 %) : 0,5106 (0,1053, 1,4922) |
| CF111/ 302 | Essai prospectif, multicentriqu e, comparatif, à répartition aléatoire, à double insu et à double placebo | 24 comprimés de 4 mg de DRSP et 4 comprimés de placebo, administrés par voie orale une fois par jour pendant 9 cycles p/r à Comprimés pelliculés de désogestrel à 0,075 mg (28 comprimés actifs) Rapport de répartition aléatoire 5 (DRSP) : 2 (désogestrel) | 858 | 29 (18-45) | Femmes en bonne santé en âge de procréer TAS < 140 mm Hg TAD < 90 mm Hg Groupe DRSP IMC moyen : 22,96 kg/m2 IMC < 30 : 96,5 % IMC ≥ 30 : 3,5 % 99,8 % caucasienne ≤ 35 ans : 79,5 % > 35 ans : 20,5 % Non-fumeuses : 67 % Fumeuses actuelles : 27,6 % Ex-fumeuses : 5,4 % | IP global (IC à 95 %) : DRSP : 0,9715 (0,3154, 2,2671) Désogestrel : 0,5227 (0,0132, 2,9124) |
| CF111/ 303 | Essai ouvert, prospectif, multicentriqu e, non comparatif | 24 comprimés de 4 mg de DRSP et 4 comprimés de placebo, administrés par voie orale, une fois par jour pendant 13 cycles | 1004 | 28 (18-51) | Femmes en bonne santé en âge de procréer TAS ≤ 159 mm Hg TAD ≤ 99 mm Hg IMC moyen : 28,61 kg/m2 IMC < 30 : 64,8 % IMC ≥ 30 : 35,2 % 56,8 % caucasienne 35,6 % de race noire (ou afro-américaine) 2 % asiatique 5,7 % d’autres races Non-fumeuses : 67,1 % Fumeuses actuelles : 18,1 % Ex-fumeuses : 14,6 % | IP selon les cycles évaluables chez les femmes n’allaitant pas âgées ≤ 35 ans (IC à 95 %) : 4,0 (2,3, 6,4) IP global (IC à 95 %) 2,4 (1,2276, 4,1502) |
| CF111/ 304 | Essai ouvert multicentriqu e (étude sur l’innocuité) | 24 comprimés de 4 mg de DRSP et 4 comprimés de placebo, administrés par voie orale, une fois par jour pendant 6 cycles, lors d’une phase de prolongation de 7 cycles | 102 | 16,1 (12- 17) | Adolescentes en bonne santé (ménarchiques depuis au moins six mois) IMC moyen : 21,47 kg/m2 97,1 % caucasienne Non-fumeuses : 86,3 % Fumeuses actuelles : 6,9 % Ex-fumeuses : 6,9 % | Saignements habituels et/ou microrragie : la proportion des participantes est passée de 98,0 % au cycle 1 à 39,3 % au cycle 6 Saignements inhabituels et/ou microrragie : la proportion des participantes est passée de 56,8 % au cycle 2 à 47,6 % au cycle 6 |
DRSP = drospirénone; IC : intervalle de confiance; IP = indice de Pearl
Étude chez les adolescentes
SLYND a également été étudié dans le cadre d’un essai ouvert multicentrique sur l’innocuité menée auprès d’adolescentes sexuellement actives et âgées de 12 à 17 ans, pendant six cycles de traitement de 28 jours (phase principale) et une phase de prolongation facultative de 7 à 13 cycles (voir la section 7.5 Effets indésirables observés dans les essais cliniques [Enfants]). Les paramètres d’évaluation principaux de cette étude étaient les suivants : (1) effets indésirables survenus pendant le traitement; (2) signes vitaux; (3) paramètres de laboratoire cliniques; (4) type de saignement vaginal (journaux des participantes); (5) acceptabilité de la drospirénone.
14.2 Résultats de l’étude
Les résultats des études seront axés sur l’indice de Pearl global, lequel était le paramètre d’évaluation principal de l’efficacité des études européennes CF111/301 et CF111/302, et l’un des paramètres d’évaluation secondaires de l’étude américaine CF111/303.
Les études conduites en Europe et aux États-Unis ont différents paramètres d’évaluation principaux de l’efficacité, différentes données démographiques (race, origine ethnique, IMC) et facteurs de risque.
Les analyses de sous-groupe des essais cliniques ont démontré l’innocuité et l’efficacité contraceptives du produit chez les adolescentes et les femmes présentant un indice de masse corporelle (IMC) < 30 et un IMC ≥ 30 et chez les femmes âgées > 35 ans.
Étude CF111/301
L’IP global était calculé en incluant toutes les grossesses survenues pendant l’étude, et en excluant toute grossesse survenue après l’arrêt prématuré du médicament à l’étude. Aucune restriction d’âge n’était mentionnée pour le paramètre d’évaluation principal de cette étude.
Pendant l’étude CF111/301, laquelle comprenait 713 participantes et a porté sur un total de 7 638 cycles, 3 participantes sont devenues enceintes, avec des dates de conception estimées aux cycles 2, 3 et 13, produisant un indice de Pearl global de 0,5106 (IC à 95 % : 0,1053 à 1,4922).
Pour les grossesses survenues dans le sous-groupe d’âge ≤ 35 ans, l’IP global (IC à 95 %) pour ce sous-groupe était de 0,6593 (0,1360 à 1,9269). Ce calcul était basé sur les données de 569 femmes avec 5 915 cycles.
L’efficacité contraceptive est souvent exprimée comme suit : 1- taux d’échec contraceptif. L’efficacité contraceptive dans l’étude 301 d’une durée de 13 cycles était équivalente à 99,36 %.
Étude CF111/302
Les résultats chez les participantes âgées de ≤ 35 ans étaient inclus dans le paramètre d’évaluation principal.
Pendant l’étude CF111/302 (858 participantes pour 6 691 cycles sous drospirénone, 332 participantes pour 2 487 cycles sous désogestrel), 5 participantes recevant de la drospirénone (0,6 %) et 1 participante recevant du désogestrel (0,3 %) sont devenues enceintes. L’IP global était de 0,9715 (IC à 95 % : 0,3154 à 2,2671) dans le groupe recevant de la drospirénone et de 0,5227 (IC à 95 % : 0,0132 à 2,9124) dans le groupe recevant du désogestrel.
L’efficacité contraceptive dans l’étude 302 d’une durée de 9 cycles était équivalente à 99,1 %.
Étude CF111/303
L’IP global figurait parmi les paramètres d’évaluation secondaires, et il était basé sur les grossesses confirmées et les grossesses présumées non confirmées observées dans l’ensemble de la population étudiée ainsi que dans les sous-groupes fondés sur l’IMC et le poids, comme pour les paramètres d’évaluation principaux de l’efficacité des études CF111/301 et CF111/302. Le paramètre d’évaluation principal de l’efficacité était déterminé selon les cycles évaluables chez les femmes n’allaitant pas âgées de ≤ 35 ans (au moment de l’inscription à l’essai). Les cycles évaluables étaient définis comme des cycles d’exposition au produit comprenant au moins un rapport sexuel sans contraception d’appoint par cycle.
Le profil démographique des femmes était : âge moyen de 26,4 ans et IMC moyen de 28,5 kg/m2. La distribution raciale était de 53,3 % de Caucasiennes; 38,5 % d’Afro-Américaines; 2,2 % d’Asiatiques et 6 % autres.
Parmi les 953 femmes et avec 5 547 cycles évaluables, 17 participantes (n’allaitant pas) (1,8 %) ont présenté une grossesse confirmée (indépendamment d’une confirmation par des tests de grossesse urinaires et sériques au centre d’étude), avec des dates de conception estimées aux cycles 1, 2, 3, 6, 8 et 13, produisant un IP évaluable de 4,0 (IC à 95 % : 2,3 à 6,4).
L’efficacité contraceptive dans l’étude 303 d’une durée de 13 cycles a équivalu à 97,54 %.
Les résultats et les indices de Pearl globaux ou évaluables des études CF111/301, CF111/302 et CF111/303 sont fournis dans le tableau 11.
Tableau 11: Résultats d’efficacité relatifs à l’indice de Pearl global ou évaluable dans les études CF111/301, CF111/302, CF111/303
| Paramètre d’évaluation principal | Statistique | CF111/301 | CF111/302 | CF111/303 | |||
| DRSP à 4 mg (N = 713) | DRSP à 4 mg (N = 858) | Désogestrel à 0,075 mg (N = 332) | DRSP à | ||||
| 4 mg | |||||||
| (N = 953) | |||||||
| Nombre total de cycles d’exposition | n | 7 638 | 6 691 | 2 487 | 5 547 | ||
| Grossesses confirmées | n (%) | 3 (0,4 %) | 5 (0,6 %) | 1 (0,3 %) | 17* (1,8 %) | ||
| Indice de Pearl global | % | 0,5106 | 0,9715 | 0,5227 | - | ||
| Indice de Pearl évaluable | % | - | - | - | 4,0 | ||
| IC à 95 % | Limite inférieure/limite supérieure | 0,1053/ 1,4922 | 0,3154/ 2,2671 | 0,0132/ 2,9124 | 2,3/6,4 | ||
DRSP = drospirénone
N : Nombre de participantes dans l’ensemble de la population analysée (EPA); n : nombre de participantes/cycles disposant de données; % : pourcentage basé sur N; IC : intervalle de confiance. * Grossesses confirmées, chez les participantes traitées pharmacologiquement, grossesses de nourrissons non allaités, dans les centres se conformant aux bonnes pratiques cliniques (BPC). L’IP global est basé sur les grossesses confirmées provenant de centres d’étude n’ayant signalé aucune violation majeure au protocole ou à la réglementation.
Dans l’étude CF111/303, les indices de Pearl pour les sous-groupes basés sur l’IMC (< 30 kg/m2 et ≥ 30 kg/m2) ont également été signalés (Tableau 12).
Tableau 12: Analyse de l’indice de Pearl et de la table de survie basée sur les cycles évaluables chez les femmes âgées ≤ 35 ans par sous-groupe (ensemble d’efficacité principal dans l’étude CF111/303).
N
Grossesses pendant le traitement
Cycles évaluables
Indice de Pearl (IC à 95 %)
Taux de grossesse cumulatif (IC à 95 %) (%)
IMC < 30 kg/m2 621 12 3 681 4,2 (2,2 à 7,4) 4,0 (1,5 à 6,5) ≥ 30 kg/m2 332 5 1 866 3,5 (1,1 à 8,1) 3,0 (0,1 à 5,8)
IMC = indice de masse corporelle; IC = intervalle de confiance
Effet sur les saignements menstruels
Le type de saignements pendant l’utilisation de SLYND a été évalué dans toutes les études et dans tous les groupes de traitement. On a observé une diminution au fil du temps du nombre total de participantes présentant des saignements ou des microrragies ainsi que du nombre de participantes présentant des saignements ou des microrragies inhabituels (Tableau 13 et Figure 2).
Tableau 13: Nombre de participantes présentant des saignements ou des microrragies inhabituels par période de référence – Études CF111/301, CF111/302 et CF111/303
DRSP = drospirénone
a Total de 8 à 10 pour les études 301 et 303, de 7 à 9 pour l’étude 302; * p < 0,05 pour le DRSP p/r au désogestrel; ** p < 0,001 pour le DRSP p/r au désogestrel
| Statistique | CF111/301 | CF111/302 | CF111/303 | ||||||||||||||
| DRSP | DRSP | Désogestrel à | DRSP | ||||||||||||||
| 0,075 mg | |||||||||||||||||
| (N = 713) | (N = 858) | (N = 332) | (N = 1 004) | ||||||||||||||
| Inhabituels | |||||||||||||||||
| Cycles 2 à 4 | n/N (%) | 480/634 (75,7) | 358/527 (67,9)** | 192/222 (86,5) | 422/609 (69,3) | ||||||||||||
| Cycles 5 à 7 | n/N (%) | 408/569 (71,7) | 269/423 (63,6) | 106/157 (67,5) | 284/448 (63,4) | ||||||||||||
| Cycles 8 à 10/7 à 9a | n/N (%) | 367/536 (68,5) | 243/374 (65,0) | 93/137 (67,9) | 218/376 (58,0) | ||||||||||||
| Cycles 11 à 13 | n/N (%) | 320/499 (64,1) | 162/310 (52,3) | ||||||||||||||
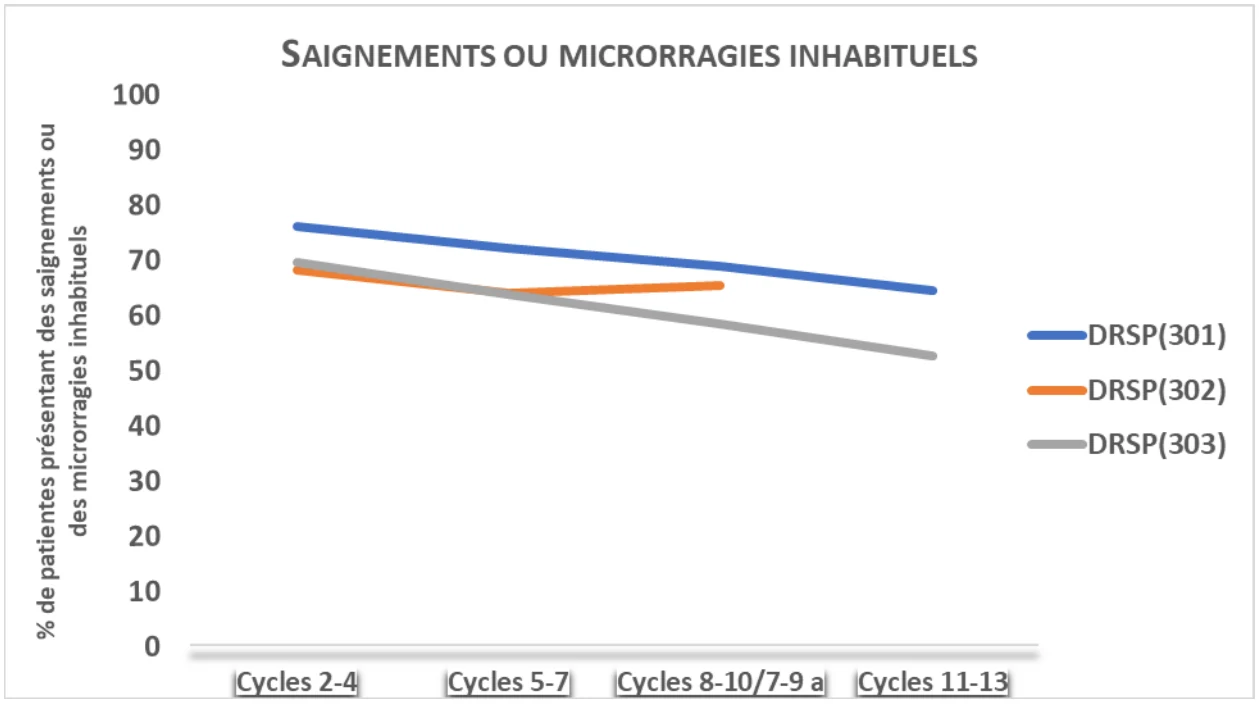
Figure 2 : Pourcentage de participantes présentant des saignements ou des microrragies inhabituels par cycle
Dans l’étude comparative de soutien CF111/302, au cours de la première période de référence (cycles 2 à 4), les pourcentages de femmes signalant un saignement ou microrragie étaient statistiquement inférieurs dans le groupe recevant la drospirénone comparativement au groupe recevant le désogestrel (79,9 % p/r à 86,5 % pour l’ensemble des saignements ou microrragies, et 67,9 % p/r à 86,5 % pour les saignements ou microrragies inhabituels) (Tableau 13).
Le pourcentage de participantes présentant des saignements pendant plus de 14 jours a été le plus élevé durant le premier cycle, et il a diminué avec le temps dans toutes les études et dans tous les groupes de traitement. Ce taux était significativement inférieur dans le groupe recevant la drospirénone comparativement au groupe recevant le désogestrel pour les cycles 5 à 7 et 7 à 9 dans l’étude comparative (6,1 % p/r à 12,1 % [p = 0,02]) pour les cycles 5 à 7, et 2,9 % p/r à 10,9 % [p < 0,001] pour les cycles 7 à 9).
Étude chez les adolescentes
Sur 6 cycles de base et 7 cycles de prolongation de traitement par SLYND [CF111/304], le pourcentage de participantes présentant des saignements et des microrragies habituels et inhabituels a diminué; le nombre de jours de saignement/microrragie a diminué; le pourcentage de participantes ne présentant aucun saignement ou microrragie a augmenté; les saignements ont diminué en quantité et en durée. Seulement cinq participantes (4,9 % sur 102 participantes évaluables) ont terminé l’essai prématurément en raison de saignements anormaux (métrorragie).
À la visite 6, la majorité des participantes ont également signalé que le traitement par la drospirénone à 4,0 mg a eu un effet positif sur le volume, la durée et la prévisibilité des saignements vaginaux.
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Aucune étude de toxicologie générale n’a été menée avec SLYND. La toxicologie générale de la drospirénone (DRSP) est bien établie dans la littérature.
Les données sur la toxicité proviennent principalement d’études menées sur une association de DRSP et d’éthinylestradiol (EE), études qui comprenaient des groupes recevant l’un ou l’autre des agents seuls. Les souris ayant reçu 3, 10 ou 30 mg/kg/jour de DRSP pendant 14 semaines ont montré une augmentation du gain pondéral par rapport aux animaux témoins. Aucun changement hématologique n’a été signalé dans les groupes ayant reçu la DRSP seule. Différents changements de poids des organes, attribués à l’EE, ont été observés dans les groupes recevant l’EE seul et les groupes recevant l’association médicamenteuse, mais le seul changement de poids des organes signalé chez les animaux traités par DRSP seule était une diminution du poids des glandes surrénales dans le groupe recevant 30 mg/kg/jour. Plusieurs changements histopathologiques ont été observés dans les groupes recevant l’EE seul et le traitement d’association, mais aucun changement spécifique n’a été attribué au traitement par la DRSP seule. En association avec l’EE, la DRSP a montré une synergie dans l’induction de l’atrophie des ovaires, mais a inhibé l’effet stimulant sur l’utérus.
Cancérogénicité
Aucune étude sur la cancérogénicité de SLYND n’a été menée. La cancérogénicité de la drospirénone (DRSP) est bien établie dans la littérature.
Dans une étude de cancérogénicité orale de 24 mois menée chez des souris recevant des doses allant jusqu’à 10 mg/kg/jour de drospirénone, équivalant à 2 fois l’exposition clinique maximale (selon l’ASC), on a observé une légère augmentation des carcinomes de la glande de Harder dans le groupe recevant la dose élevée de drospirénone. Dans une étude semblable menée chez des rats recevant des doses allant jusqu’à 10 mg/kg/jour de drospirénone, soit 10 fois l’exposition clinique maximale (selon l’ASC), on a observé une augmentation de l’incidence des phéochromocytomes des glandes surrénales bénins et totaux (bénins et malins) dans le groupe recevant la dose élevée de drospirénone.
Génotoxicité
Aucune étude sur la génotoxicité de SLYND n’a été menée. La génotoxicité de la drospirénone (DRSP) est bien établie dans la littérature.
La drospirénone s’est révélée négative pour la génotoxicité dans une batterie standard de tests de génotoxicité de l’ICH S2 (R1) et dans le test de l’hypoxanthine-guanine-phosphoribosyl-transférase (HGPRT). La drospirénone a augmenté la synthèse non prévue d’ADN dans les hépatocytes de rats, mais pas dans les hépatocytes humains. La pertinence clinique des observations dans les hépatocytes de rats est considérée comme douteuse.
Toxicologie pour la reproduction et le développement
Aucune étude sur la fertilité chez les animaux n’a été menée avec SLYND. Les données d’un ensemble complet de toxicité pour la reproduction de la drospirénone seule ne sont pas disponibles.
Alors que des études sur le développement embryofœtal chez le rat et le lapin ont été menées avec la drospirénone seule, des études sur la fertilité et le développement péri-et postnatal n’ont été menées qu’avec l’association d’éthinylestradiol (EE) et de drospirénone.
La drospirénone administrée seule ou en association avec l’EE administrée à des rates gravides au cours du stade tardif de la gestation a provoqué la féminisation des fœtus mâles en raison de ses propriétés anti-androgéniques. Par conséquent, l’association DRSP/EE a entraîné une diminution de la performance reproductive des animaux F1 à une dose de 45/0,45 mg/kg/jour.