


Monographie de produit - Spiriva
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 4 Posologie et administration | 04/2022 |
| 7 Mises en garde et précautions | 04/2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1. Enfants ............................................................................................................... 4
1.2. Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques............................................................................. 4
4.2 Dose recommandée et modification posologique ............................................ 5
4.4 Administration ................................................................................................... 5
4.5 Dose oubliée ...................................................................................................... 5
5 SURDOSAGE .............................................................................................................. 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 7
7.1 Populations particulières ................................................................................. 10
7.1.1. Femmes enceintes ........................................................................................... 10
7.1.2. Allaitement ....................................................................................................... 10
7.1.3 Enfants ............................................................................................................. 10
7.1.4 Personnes âgées .............................................................................................. 10
8 EFFETS INDÉSIRABLES .............................................................................................. 11
8.1 Aperçu des effets indésirables ........................................................................ 11
8.2 Effets indésirables observés dans les essais cliniques .................................... 11
8.3 Effets indésirables peu courants observés au cours des essais cliniques ....... 18 8.5 Effets indésirables observés après la mise en marché .................................... 19
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 20
9.2 Aperçu des interactions médicamenteuses .................................................... 20
9.4 Interactions médicament-médicament ........................................................... 20
9.5 Interactions médicament-aliment ................................................................... 20
9.6 Interactions médicament-plante médicinale .................................................. 20
9.7 Interactions médicament-tests de laboratoire ............................................... 20
10 PHARMACOLOGIE CLINIQUE .................................................................................... 20
10.1 Mode d’action ................................................................................................. 20
10.2 Pharmacodynamie ........................................................................................... 21
10.3 Pharmacocinétique .......................................................................................... 25
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 28
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 28
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 29
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 29
14 ESSAIS CLINIQUES .................................................................................................... 30
14.1 Essais cliniques par indication ......................................................................... 30
Maladie pulmonaire obstructive chronique (MPOC) ...................................................... 30
15 MICROBIOLOGIE ...................................................................................................... 35
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 35
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 38
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
SPIRIVA (bromure de tiotropium monohydraté) est indiqué pour :
- le traitement bronchodilatateur d’entretien uniquotidien prolongé de l’obstruction des voies aériennes chez les patients atteints de maladie pulmonaire obstructive chronique (MPOC), y compris la bronchite chronique et/ou l’emphysème.
SPIRIVA n’est pas indiqué comme traitement de secours pour atténuer les symptômes aigus de bronchospasme dans la MPOC.
1.1. Enfants
Enfants (<18 ans) : L’innocuité et l’efficacité de SPIRIVA chez les patients âgés de moins de
18 ans n’ont pas été étudiées.
1.2. Personnes âgées
Personnes âgées (≥65 ans) : Aucun ajustement de la dose n’est nécessaire chez les patients
âgés de 65 ans ou plus.
2 CONTRE-INDICATIONS
- SPIRIVA (bromure de tiotropium monohydraté) est contre-indiqué chez les patients ayant des antécédents d’hypersensibilité au bromure de tiotropium, à l’atropine ou à ses dérivés (p. ex., l’ipratropium), ou à tout composant de ce produit (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Des conseils du médecin sur l’arrêt tabagique doivent représenter la première étape du traitement de fumeurs atteints de MPOC, peu importe la présentation clinique, c.-à-d. bronchite chronique (avec ou sans restriction du débit de l’air) ou emphysème. L’arrêt tabagique est associé à des bienfaits symptomatiques considérables et présente un avantage prouvé en termes de survie.
- Les patients âgés, les patients présentant une atteinte hépatique et les patients présentant une atteinte rénale peuvent prendre SPIRIVA à la dose recommandée. Toutefois, comme c’est le cas pour tous les médicaments excrétés par voie rénale, l’administration de SPIRIVA doit être surveillée étroitement chez les patients présentant une atteinte rénale modérée à grave.
- SPIRIVA ne doit pas être utilisé pour le traitement initial des épisodes aigus de bronchospasme. Un bronchodilatateur pour inhalation à début d’action rapide et de courte durée doit être prescrit aux patients pour soulager les symptômes aigus, tels que l’essoufflement. Les patients doivent être avisés d’avoir ce médicament à portée de la main en tout temps.
- Les patients doivent être avisés que pour retirer un bienfait optimal, SPIRIVA doit être utilisé régulièrement, et ce, même en l’absence de symptômes.
- L’utilisation de SPIRIVA n’a pas fait l’objet d’études chez les nourrissons et les enfants et le médicament ne doit donc pas être administré chez les personnes de ce groupe d’âge.
4.2 Dose recommandée et modification posologique
- La posologie recommandée de SPIRIVA est l’inhalation par voie orale du contenu d’une capsule (18 mcg), une fois par jour, au moyen du dispositif d’inhalation HANDIHALER.
- La capsule ne doit pas être avalée.
Enfants (<18 ans) : SPIRIVA ne doit pas être utilisé chez les patients de moins de 18 ans.
Personnes âgées (≥65 ans) : Aucun ajustement de la dose n’est nécessaire chez les patients âgés de 65 ans ou plus.
4.4 Administration
SPIRIVA doit être pris une fois par jour, à la même heure chaque jour, par inhalation orale au moyen du dispositif d’inhalation HANDIHALER.
Lorsque SPIRIVA est prescrit, il faut enseigner aux patients le mode d’emploi adéquat du dispositif d’inhalation HANDIHALER. Il faut demander aux patients qui n’obtiennent aucune amélioration de leur respiration si au lieu d’inhaler le médicament ils l’avalent (voir RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT).
4.5 Dose oubliée
Si les patients oublient de prendre une dose, celle-ci doit être prise dès qu’ils s’en rendent compte. Il ne faut pas prendre deux doses en même temps ou au cours de la même journée. Par la suite, l’horaire habituel peut être repris.
Les patients doivent être avisés de consulter immédiatement leur médecin s’ils prennent plus de 18 microgrammes de SPIRIVA.
5 SURDOSAGE
À dose élevée, le bromure de tiotropium peut causer des signes et des symptômes d’effets anticholinergiques exagérés, comme la constipation, des troubles mictionnels ou une augmentation de la pression intraoculaire qui cause de la douleur, des troubles de la vision ou un rougeoiement des yeux. En cas de signes de toxicité anticholinergique grave, il est recommandé de surveiller attentivement les signes vitaux et d’instaurer un traitement approprié.
Aucun effet indésirable anticholinergique systémique n’a été observé par suite de l’inhalation d’une seule dose maximum de 282 mcg de tiotropium chez des volontaires sains. De plus, aucun effet indésirable pertinent, outre une conjonctivite bilatérale et une sécheresse de la bouche (lesquelles sont disparues durant le traitement), n’a été observé par suite de l’administration d’une dose maximum de 141 mcg/jour de tiotropium pendant 7 jours chez des volontaires sains. Dans une étude à doses multiples menée auprès de patients atteints de MPOC ayant reçu une dose quotidienne maximale de 36 mcg de tiotropium pendant quatre semaines, la sécheresse de la bouche a été le seul effet indésirable observé imputable au tiotropium.
Ingestion accidentelle
Une intoxication aiguë causée par l’ingestion orale accidentelle des capsules SPIRIVA est peu probable étant donné la biodisponibilité orale faible du médicament.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Les capsules SPIRIVA, qui contiennent 18 mcg de tiotropium (équivalant à 22,5 mcg de bromure de tiotropium monohydraté), sont de couleur vert pâle, avec l’inscription TI 01 imprimée sur un côté de la capsule et le logo de la compagnie Boehringer Ingelheim sur l’autre côté. Les capsules SPIRIVA renferment aussi du lactose monohydraté (qui contient une protéine du lait) à titre d’excipient. La poudre sèche contenue à l’intérieur de la capsule doit être administrée par inhalation orale seulement.
Les capsules SPIRIVA sont partiellement remplies, mais elles contiennent la quantité exacte de médicament indiquée sur l’étiquette.
Chaque plaquette alvéolée en aluminium / PVC / aluminium contient dix capsules SPIRIVA. Chaque plaquette alvéolée est formée de deux bandes à 5 cavités retenues ensemble par une ligne perforée.
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Inhalation orale | capsule / 18 mcg / équivalant à 22,5 mcg de bromure de tiotropium monohydraté | gélatine, lactose monohydraté (qui contient une protéine du lait) | ||
Le produit est offert comme suit :
- Boîte de 30 capsules SPIRIVA (3 plaquettes alvéolées) et un dispositif HANDIHALER.
- Boîte de 10 capsules SPIRIVA (1 plaquette alvéolée) et un dispositif HANDIHALER.
Paquets de rechange :
- Boîte de 30 capsules SPIRIVA (3 plaquettes alvéolées)
DISPOSITIF D’INHALATION
HANDIHALER est un dispositif d’inhalation en plastique réutilisable utilisé pour administrer les capsules SPIRIVA. Le dispositif d’inhalation est de couleur grise avec les mots « HandiHaler® », « Boehringer Ingelheim » et le logo de la compagnie Boehringer Ingelheim imprimés sur le devant.
Le dispositif HANDIHALER peut fonctionner avec des débits inspiratoires aussi faibles que 20 L/min. Tous les patients, peu importe la gravité de leur maladie, ont fourni un effort inspiratoire suffisant avec le HANDIHALER. Pour utiliser le système de libération, on place une capsule SPIRIVA dans la chambre centrale du dispositif d’inhalation HANDIHALER et on perce la capsule en appuyant sur le bouton de perforation vert situé sur le côté du dispositif et en le relâchant. Le tiotropium est dispersé dans le courant d’air produit lorsque le patient inhale lentement et profondément par l’embout buccal.
Les dispositifs d’inhalation HANDIHALER sont fournis séparément.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Les capsules SPIRIVA contiennent 5,5 mg de lactose monohydraté par capsule. Les patients qui présentent les problèmes héréditaires rares suivants ne doivent pas prendre ce médicament : intolérance au galactose, carence absolue en lactase ou malabsorption du glucose et du galactose.
Ne pas utiliser dans le cadre de soins aigus
SPIRIVA, en tant que bronchodilatateur d’entretien à prise uniquotidienne, ne doit pas être utilisé pour le traitement initial de crises aiguës de bronchospasme ou pour atténuer des symptômes aigus. En cas de crise aiguë, on doit utiliser un médicament bêta2-agoniste à début d’action rapide.
Lorsqu’il entreprend un traitement par SPIRIVA, le patient qui prenait régulièrement (p. ex., 4 fois par jour) un bronchodilatateur en inhalation à courte durée d’action doit mettre fin à cette utilisation régulière.
Le médecin qui prescrit SPIRIVA doit veiller à ce que son patient ait également à sa disposition un bronchodilatateur pour inhalation à courte durée d’action (un bêta-agoniste à courte durée d’action) pour le traitement des symptômes soudains de MPOC qui pourraient se manifester malgré l’utilisation quotidienne de SPIRIVA.
Détérioration de la MPOC
Par ailleurs, on ne doit pas amorcer un traitement par SPIRIVA en présence d’une MPOC qui se détériore de façon marquée et rapide (en quelques heures ou jours), situation pouvant mettre en jeu le pronostic vital.
Si SPIRIVA ne maîtrise plus les symptômes de bronchoconstriction, si le bêta2-agoniste en inhalation à courte durée d’action perd de son efficacité ou si le patient doit inhaler son bronchodilatateur à courte durée d’action plus souvent que d’habitude, c’est peut-être que sa maladie s’aggrave. Le cas échéant, on doit immédiatement réévaluer le patient et son traitement contre la MPOC. Une augmentation de la posologie quotidienne de SPIRIVA au-delà de la dose recommandée ne convient pas dans cette situation.
Utilisation excessive
SPIRIVA ne doit pas être pris plus d’une fois par jour ni à plus forte dose que recommandé. SPIRIVA ne doit pas être administré en association avec d’autres médicaments contenant un antagoniste muscarinique à longue durée d’action, car cela n’a pas été étudié et que cela pourrait causer un surdosage.
Effets anticholinergiques
Comme c’est le cas avec d’autres anticholinergiques, SPIRIVA doit être utilisé avec précaution chez les patients présentant une hyperplasie de la prostate symptomatique, un glaucome à angle étroit (voir Ophtalmologique) ou une rétention urinaire (voir Rénal).
Cardiovasculaire
Des effets cardiovasculaires, comme des arythmies cardiaques (p. ex., fibrillation auriculaire et tachycardie), peuvent être observés après l’administration d’antagonistes des récepteurs muscariniques (voir 8 EFFETS INDÉSIRABLES).
Le tiotropium doit être utilisé avec prudence chez les patients ayant récemment eu un infarctus du myocarde (<6 mois); qui présentent toute arythmie cardiaque instable ou menaçant le pronostic vital ou qui ont présenté toute arythmie cardiaque nécessitant une intervention ou un changement de traitement médicamenteux au cours de la dernière année; ou qui ont été hospitalisés en raison d’insuffisance cardiaque au cours de la dernière année. Ces patients ont été exclus des essais cliniques et ces affections médicales peuvent être affectées par le mécanisme d'action anticholinergique.
Conduite de véhicules et utilisation de machines
Aucune étude sur les effets du traitement sur la capacité de conduire ou d’utiliser des machines n’a été effectuée. La survenue d’étourdissements ou d’une vision trouble peut affecter la capacité de conduire et d’utiliser de la machinerie.
Immunitaire
Hypersensibilité
Des réactions d’hypersensibilité immédiates, dont l’urticaire, l’œdème de Quincke (y compris l’enflure des lèvres, de la langue ou de la gorge), l’éruption cutanée, le bronchospasme, l’anaphylaxie et les démangeaisons peuvent survenir après l’administration de SPIRIVA. Si de telles réactions surviennent, le traitement par SPIRIVA doit être interrompu immédiatement et d’autres choix de traitement doivent être envisagés. Étant donné la structure chimique similaire de l’atropine et du tiotropium, les patients présentant des antécédents de réactions d’hypersensibilité à l’atropine ou à ses dérivés doivent être surveillés de près pour déceler l’apparition de réactions d’hypersensibilité similaires avec SPIRIVA.
Des cas de réactions anaphylactiques suivant l’inhalation d'autres produits en poudre contenant du lactose (avec traces probables de protéines du lait) ont été signalés chez des patients qui présentaient une allergie grave aux protéines du lait; par conséquent, SPIRIVA doit être utilisé avec prudence chez les patients qui présentent une allergie grave aux protéines du lait.
Ophtalmologique
Aggravation du glaucome à angle étroit (voir Effets anticholinergiques).
SPIRIVA doit être utilisé avec précaution chez les patients atteints de glaucome à angle étroit. Les patients doivent être avisés d’éviter tout contact de la poudre médicamenteuse avec les yeux. Ils doivent être avisés que le contact de la poudre avec les yeux peut causer ou aggraver un glaucome à angle étroit. Les prescripteurs et les patients doivent être attentifs aux signes et aux symptômes de glaucome à angle étroit (p. ex., douleur ou malaise oculaire, vision trouble, halos visuels ou images colorées associés à des yeux rouges causés par une congestion conjonctivale et un œdème cornéen). Les patients doivent être avisés de consulter un médecin immédiatement si l’un de ces signes ou de ces symptômes apparaît. Des gouttes myotiques seules ne sont pas considérées comme un traitement efficace.
Rénal
Comme c’est le cas avec tous les médicaments excrétés principalement par voie rénale, SPIRIVA doit être utilisé uniquement si les bienfaits prévus l’emportent sur les risques possibles chez les patients présentant une atteinte rénale modérée à grave (clairance de la créatinine ≤50 mL/min). Ces patients doivent être surveillés étroitement pour déceler l’apparition d’effets indésirables éventuels.
Aggravation de la rétention urinaire (voir Effets anticholinergiques).
SPIRIVA doit être utilisé avec précaution chez les patients présentant une rétention urinaire. Les prescripteurs et les patients doivent être attentifs aux signes et aux symptômes d’hyperplasie de la prostate ou d’obstruction du col de la vessie (p. ex., difficulté à uriner, miction douloureuse). Indiquer aux patients de consulter un médecin immédiatement si l’un de ces signes ou symptômes apparaît.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Aucune donnée clinique sur la fertilité n’est disponible pour le tiotropium. Une étude non clinique menée avec le tiotropium n’a révélé aucun effet indésirable sur la fertilité (voir 16 TOXICOLOGIE NON CLINIQUE).
Respiratoire
Bronchospasme paradoxal
Les médicaments administrés par inhalation peuvent causer un bronchospasme. Le cas échéant, le traitement par SPIRIVA doit être interrompu immédiatement et d’autres options thérapeutiques doivent être envisagées.
7.1 Populations particulières
7.1.1. Femmes enceintes
Femmes enceintes : Il existe peu de données sur l’administration de tiotropium chez la femme enceinte. Les études animales n’indiquent pas d’effets néfastes directs ni indirects sur le plan de la toxicité pour la reproduction (voir 16 TOXICOLOGIE NON CLINIQUE). Étant donné que les études sur la reproduction animale ne reflètent pas toujours la réponse chez les humains, SPIRIVA ne doit être utilisé durant la grossesse que si les bienfaits l’emportent sur les risques possibles pour l’enfant à naître.
Travail et accouchement : L’innocuité et l’efficacité de SPIRIVA n’ont pas été examinées durant l’accouchement.
7.1.2. Allaitement
Des études sur des rongeurs allaitant ont démontré que de petites quantités de tiotropium (1,9 %) étaient excrétées dans le lait pendant deux jours. Il n’existe aucune donnée clinique obtenue auprès de mères allaitant exposées à SPIRIVA. SPIRIVA ne doit donc pas être utilisé par les mères allaitant sauf si les bienfaits prévus l’emportent sur les risques possibles pour le nourrisson.
7.1.3 Enfants
Enfants (<18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Aucun ajustement de la dose n’est nécessaire chez les patients âgés de 65 ans et plus.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les réactions indésirables associées à SPIRIVA sont semblables à celles associées aux autres bronchodilatateurs anticholinergiques. Bon nombre des réactions indésirables mentionnées peuvent être attribuées aux propriétés anticholinergiques de SPIRIVA.
Dans le cadre d’études cliniques contrôlées, les effets indésirables observés couramment étaient des effets indésirables anticholinergiques tels que la sécheresse de la bouche, laquelle est survenue chez environ 4 % des patients. Dans 28 études cliniques, la sécheresse de la bouche a entraîné l’abandon du traitement chez 18 des 9 647 patients traités par tiotropium (0,2 %).
Les autres effets indésirables pouvant être associés à des effets anticholinergiques comprennent : palpitations, tachycardie supraventriculaire, fibrillation auriculaire, vision trouble, glaucome, constipation et occlusion intestinale, y compris l’iléus paralytique, et la rétention urinaire.
Le nombre d’effets anticholinergiques pourrait augmenter avec l’âge.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent donc pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Sur les 1 456 patients ayant participé aux quatre études cliniques contrôlées d’un an, les 1 207 ayant participé aux deux études cliniques contrôlées de six mois et les 5 993 patients ayant pris part à l’étude de quatre ans, 906, 402 et 2 986, respectivement, ont reçu la dose uniquotidienne recommandée de 18 mcg de SPIRIVA.
Études d’un an
Des doses uniquotidiennes de SPIRIVA ont été évaluées chez des patients atteints de MPOC dans le cadre de quatre études contrôlées, multicentriques, d’une durée d’un an. Le tableau suivant indique les effets indésirables survenus à une fréquence ≥3 % dans le groupe SPIRIVA des études contrôlées par placebo, et lorsque la fréquence dans le groupe SPIRIVA dépassait celle observée avec le placebo de ≥1 %. La fréquence des effets correspondants dans les études contrôlées par ipratropium est incluse à titre de comparaison.
Tableau 2 : Incidence d’effets indésirables (% de patients) dans les études cliniques d’un an sur la MPOC
| Études contrôlées par placebo – Données combinées (Études 205.114/117 et 205.115/208) | Études contrôlées par ipratropium – Données combinées (Études 205.122A/126A et 205.122B/126B) | |||
| Système organique Effet | SPIRIVA [n=550] | PLACEBO [n=371] | SPIRIVA [n=356] | IPRATROPIUM [n=179] |
Organisme en entier Accidents Douleur thoracique (non spécifique) Œdème déclive | 13 7 5 | 11 5 4 | 5 5 3 | 8 2 5 |
Troubles de l’appareil gastro-intestinal Douleur abdominale Constipation Sécheresse de la bouche* Dyspepsie Vomissements | 5 4 16 6 4 | 3 2 3 5 2 | 6 1 12 1 1 | 6 1 6 1 2 |
Appareil musculo-squelettique Myalgie | 4 | 3 | 4 | 3 |
Troubles du mécanisme de résistance Infection Candidose | 4 4 | 3 2 | 1 3 | 3 2 |
Appareil respiratoire (supérieur) Épistaxis Pharyngite Rhinite Sinusite Infection des voies respiratoires supérieures | 4 9 6 11 41 | 2 7 5 9 37 | 1 7 3 3 43 | 1 3 2 2 35 |
Troubles de la peau et des annexes Éruption cutanée | 4 | 2 | 2 | 2 |
Appareil urinaire Infection urinaire | 7 | 5 | 4 | 2 |
* La sécheresse de la bouche était habituellement bénigne et a été associée à un taux d’abandon du traitement de 0,3 % chez les patients ayant reçu SPIRIVA.
L’arthrite, la toux et des symptômes pseudo-grippaux se sont manifestés à une fréquence de ≥3 % dans le groupe SPIRIVA, mais dépassaient l’incidence observée dans le groupe placebo de <1 %.
Études de six mois
Des doses uniquotidiennes de SPIRIVA ont été évaluées chez des patients atteints de MPOC dans le cadre de deux études multicentriques, de six mois, contrôlées par le salmétérol et le placebo. Le tableau suivant indique les effets indésirables dont la fréquence était ≥3 % dans le groupe ayant reçu la dose uniquotidienne de 18 mcg de SPIRIVA et dont la fréquence dans le groupe SPIRIVA dépassait celle du groupe placebo d’au moins 1 %.
Tableau 3 : Incidence d’effets indésirables (% de patients*) dans les études cliniques de six mois sur la MPOC
| Données combinées (Études 205.130 et 205.137) | |||
| Système organique Effet | SPIRIVA [n=402] | SALMÉTÉROL [n=405] | PLACEBO [n=400] |
Organisme en entier Accidents Douleur lombaire Céphalée Symptômes pseudo-grippaux | 4,2 4,0 6,5 6,7 | 5,2 4,0 6,9 5,2 | 2,5 3,0 4,5 4,0 |
Troubles de l’appareil gastro-intestinal Sécheresse de la bouche | 8,2 | 1,7 | 2,3 |
Appareil respiratoire (supérieur) Pharyngite Infection des voies respiratoires supérieures | 4,5 19,4 | 3,5 17,0 | 3,0 16,0 |
Appareil respiratoire (inférieur) Toux | 5,2 | 5,9 | 3,5 |
* Les pourcentages ont été calculés à l’aide du nombre total de patients traités à titre de dénominateur.
Étude à long terme (4 ans)
Les effets à long terme du traitement par SPIRIVA ont été évalués dans le cadre d’une étude multinationale contrôlée par placebo de quatre ans (205.235) menée auprès de 5 993 patients atteints de MPOC durant laquelle tous les patients pouvaient prendre tout médicament respiratoire prescrit par leur professionnel de la santé, à l’exception d’autres agents anticholinergiques pour inhalation. Au total, cette étude comptait 9 468 personnes-années d’exposition au tiotropium et 8 746 personnes-années d’exposition au placebo, incluant la période de suivi de 30 jours.
Des effets indésirables ont été observés chez 93 % des patients du groupe recevant le tiotropium et 92 % des patients du groupe placebo. La proportion de patients ayant présenté des effets indésirables graves était de 52 % dans le groupe tiotropium et de 50 % dans le groupe placebo. Des effets mortels sont survenus durant la période de traitement chez 381 patients (12,8 %) traités par tiotropium et 411 patients (13,7 %) du groupe placebo.
Compte tenu de la durée de l’étude et des différences en termes de taux d’abandon du traitement, il est plus approprié d’établir des comparaisons entre les médicaments à l’étude à l’aide des taux ajustés d’exposition (c.-à-d. taux d’incidence). Les taux d’incidence d’effets sélectionnés sont calculés en divisant le nombre de patients présentant l’effet par le nombre de personnes-années à risque. La période à risque correspond au temps d’exposition +30 jours pour les sujets qui n’ont pas présenté un effet spécifique, et au temps entre le début du traitement et l’apparition de l’effet spécifique pour les sujets ayant présenté l’effet. Les taux sont exprimés par 100 personnes-années à risque pour le tiotropium ou le placebo.
Les effets indésirables les plus courants étaient les exacerbations de MPOC (65 % des patients), la pneumonie (14 % des patients) et la dyspnée (14 % des patients). Le taux d’incidence par 100 personnes-années pour les exacerbations de MPOC était de 45,5 et de 38,1 pour le placebo et le tiotropium, respectivement. Le taux par 100 personnes-années pour la pneumonie était de 5,14 avec le placebo et de 4,94 pour le tiotropium (Tableau 4).
Tableau 4 : Proportion [N (%)] de patients présentant des effets indésirables dont l’incidence du terme préconisé était >3 % – termes préconisés combinés pour le tiotropium1 – patients traités (Étude 205.235)
Tiotropium N=2 986 | Placebo N=3 006 | |||
| N (%) | TI2 | N (%) | TI2 | |
| Total de patients avec effets indésirables | 2 764 (92,6) | 2 774 (92,3) | ||
| Exacerbation de MPOC | 1 934 (64,8) | 38,1 | 1 986 (66,1) | 45,5 |
| Pneumonie | 433 (14,5) | 4,94 | 418 (13,9) | 5,14 |
| Dyspnée | 364 (12.2) | 4,09 | 443 (14,7) | 5,49 |
| Rhinopharyngite | 373 (12,5) | 4,33 | 324 (10,8) | 4,06 |
Infection des voies respiratoires supérieures | 298 (10,0) | 3,38 | 290 (9,6) | 3,57 |
| Hypertension | 275 (9,2) | 3,08 | 284 (9,4) | 3,45 |
| Bronchite | 232 (7,8) | 2,57 | 233 (7,8) | 2,82 |
| Toux | 238 (8,0) | 2,64 | 213 (7,1) | 2,57 |
| Douleur dorsale | 198 (6,6) | 2,18 | 188 (6,3) | 2,25 |
| Infections des voies urinaires | 190 (6,4) | 2,08 | 169 (5,6) | 2,00 |
| Sinusite | 194 (6,5) | 2,14 | 160 (5,3) | 1,90 |
| Grippe | 158 (5,3) | 1,73 | 158 (5,3) | 1,87 |
| Céphalée | 171 (5,7) | 1,88 | 136 (4,5) | 1,61 |
| Œdème | 145 (4,9) | 1,57 | 130 (4,3) | 1,52 |
| Constipation | 151 (5,1) | 1,63 | 111 (3,7) | 1,29 |
| Diarrhée | 138 (4,6) | 1,50 | 122 (4,1) | 1,43 |
| Cataracte | 120 (4,0) | 1,30 | 123 (4,1) | 1,45 |
| Fibrillation auriculaire | 119 (4,0) | 1,28 | 113 (3,8) | 1,32 |
| Sécheresse de la | 152 (5,1) | 1,68 | 80 (2,7) | 0,93 |
Tiotropium N=2 986 | Placebo N=3 006 | |||
| N (%) | TI2 | N (%) | TI2 | |
| bouche | ||||
| Dépression | 131 (4,4) | 1,42 | 98 (3,3) | 1,14 |
| Insomnie | 131 (4,4) | 1,42 | 91 (3,0) | 1,06 |
| Arthralgie | 125 (4,2) | 1,36 | 94 (3,1) | 1,10 |
| Hyperplasie bénigne de la prostate | 122 (4,1) | 1,32 | 96 (3,2) | 1,12 |
| Rhinite | 101 (3,4) | 1,09 | 112 (3,7) | 1,32 |
| Douleur abdominale | 113 (3,8) | 1,22 | 96 (3,2) | 1,12 |
| Insuffisance respiratoire | 88 (2,9) | 0,94 | 120 (4,0) | 1,39 |
| Hypercholestérolémie | 104 (3,5) | 1,12 | 97 (3,2) | 1,13 |
| Nausée | 93 (3,1) | 1,00 | 94 (3,1) | 1,09 |
| Étourdissements | 103 (3,4) | 1,11 | 81 (2,7) | 0,94 |
1 les termes préconisés pour le tiotropium comprennent de multiples termes préconisés dans MedDRA, 2 taux d’incidence par 100 personnes-années
Outre le cancer du poumon, les autres effets indésirables graves signalés par >1 % des patients de l’un ou l’autre des groupes étaient soit de nature cardiaque ou respiratoire et sont énumérés au Tableau 5.
La raison la plus courante de l’abandon du traitement était une exacerbation de la maladie respiratoire sous-jacente du patient.
Tableau 5 : Proportion [n (%)] de patients présentant des effets indésirables graves1 et taux d’incidence (par 100 personnes-années) – Effets indésirables signalés durant le traitement (du premier au dernier jour de traitement par le médicament à l’étude +30 jours) par >1 % des patients de l’un ou l’autre des groupes de traitement et classifiés par système organique. (Étude 205.235)
| Tiotropium N = 2 986 | Placebo N = 3 006 | |||
| N (%) | TI | N (%) | TI | |
| Effets cardiaques | 322 (10,8) | 3,56 | 350 (11,6) | 4,22 |
| Angor | 48 (1,6) | 0,51 | 31 (1,0) | 0,36 |
| Fibrillation auriculaire | 69 (2,3) | 0,74 | 67 (2,2) | 0,77 |
| Insuffisance cardiaque | 57 (1,9) | 0,61 | 42 (1,4) | 0,48 |
Insuffisance cardiaque congestive | 27 (0,9) | 0,29 | 42 (1,4) | 0,48 |
Coronaropathie 20 (0,7) 0,21 32 (1,1) 0,37
| Tiotropium N = 2 986 | Placebo N = 3 006 | |||
| N (%) | TI | N (%) | TI | |
| Infarctus du myocarde | 65 (2,2) | 0,69 | 84 (2,8) | 0,97 |
| Effets au niveau des voies respiratoires (inférieures) | 911 (30,5) | 11,32 | 985 (32,8) | 13,47 |
| Bronchite | 35 (1,2) | 0,37 | 27 (0,9) | 0,31 |
| Exacerbation de MPOC | 688 (23,0) | 8,19 | 742 (24,7) | 9,70 |
| Dyspnée | 36 (1,2) | 0,38 | 54 (1,8) | 0,62 |
| Pneumonie | 296 (9,9) | 3,28 | 290 (9,6) | 3,46 |
| Insuffisance respiratoire | 85 (2,8) | 0,90 | 113 (3,8) | 1,31 |
1 à l’exclusion du cancer du poumon (multiples termes différents)
Base de données regroupées sur l’innocuité
Analyse regroupée des études sur le tiotropium / HANDIHALER (Tio/HH) comparé au placebo
- 1) Preuves tirées d’études cliniques. Tous les participants aux études
Les données figurant dans cette section sont tirées de données regroupées provenant de 28 études cliniques à répartition aléatoire, contrôlées par placebo et à groupes parallèles de phase III et IV, dont les périodes de traitement variaient entre quatre semaines et quatre ans. La date limite de ces analyses était le 17 décembre 2010. Les réactions indésirables médicamenteuses ont été identifiées à partir des données recueillies dans le cadre d’études cliniques. La base d’études cliniques comprend 9 647 patients pour un total de 12 469 personnes-années d’exposition au tiotropium. Pour chaque traitement, la mention « N avec effet » indique le nombre de patients présentant l’effet ou la réaction indésirable médicamenteuse spécifique.
Les fréquences assignées aux effets indésirables énumérés ci-dessous ont été calculées en fonction des taux d’incidence bruts des réactions indésirables médicamenteuses (c.-à-d. aux effets attribués au tiotropium) observées dans le groupe du tiotropium (9 647 patients) dans le cadre de 28 études cliniques contrôlées par placebo regroupées dont les périodes de traitement variaient de quatre semaines à quatre ans.
La fréquence est définie selon la convention suivante :
Très courante (≥1/10); courante (≥1/100 à <1/10); peu courante (≥1/1 000 à <1/100); rare (≥1/10 000 à <1/1 000); très rare (<1/10 000), inconnue (ne peut être estimée à partir des données disponibles).
Tableau 6 : Réactions indésirables médicamenteuses
| Terme préconisé dans MedDRA | Fréquence |
| Troubles métaboliques et nutritionnels | |
| Déshydratation | Inconnue* |
| Troubles du système nerveux | |
| Étourdissements | Peu courante |
| Insomnie | Rare |
| Troubles oculaires | |
| Vision trouble | Peu courante |
| Glaucome | Rare |
| Augmentation de la pression intraoculaire | Rare |
| Troubles cardiaques | |
| Fibrillation auriculaire | Peu courante |
| Tachycardie supraventriculaire | Rare |
| Tachycardie | Rare |
| Palpitations | Rare |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Pharyngite | Peu courante |
| Dysphonie | Peu courante |
| Toux | Peu courante |
| Bronchospasme | Rare |
| Épistaxis | Rare |
| Laryngite | Rare |
| Sinusite | Rare |
| Troubles gastro-intestinaux | |
| Sécheresse de la bouche, habituellement bénigne | Courante |
| Stomatite | Rare |
| Reflux gastro-œsophagien | Peu courante |
| Constipation | Peu courante |
| Occlusion intestinale, y compris iléus paralytique | Rare |
| Gingivite | Rare |
| Glossite | Rare |
| Candidose oropharyngée | Peu courante |
| Dysphagie | Rare |
| Troubles des tissus cutanés et sous-cutanés, troubles du système immunitaire |
| Terme préconisé dans MedDRA | Fréquence |
| Éruption cutanée | Peu courante |
| Urticaire | Rare |
| Prurit | Rare |
| Hypersensibilité (y compris réactions immédiates) | Rare |
| Œdème de Quincke | Rare |
| Infection cutanée, ulcère cutané | Inconnue* |
| Peau sèche | Inconnue* |
| Troubles musculo-squelettiques et des tissus conjonctifs | |
| Inflammation articulaire | Inconnue* |
| Troubles rénaux et urinaires | |
| Dysurie | Peu courante |
| Rétention urinaire (habituellement chez les hommes présentant des facteurs prédisposants) | Peu courante |
| Infection des voies urinaires | Rare |
*aucun effet attribué au tiotropium chez les 9 647 patients traités par tiotropium; toutefois, les effets sont considérés comme étant des réactions indésirables médicamenteuses associées au tiotropium
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Études d’un an
Les autres effets survenus dans le groupe SPIRIVA à une fréquence de 1 à 3 % dans les études contrôlées par placebo et dont l’incidence dépassait celle observée avec le placebo étaient :
Organisme en entier : réaction allergique, douleur aux jambes;
Système nerveux central et périphérique : dysphonie, paresthésie;
Troubles de l’appareil gastro-intestinal : trouble gastro-intestinal non spécifié, reflux gastro-œsophagien, stomatite (y compris gingivite ulcéro-nécrotique aiguë); Troubles métaboliques et nutritionnels : hypercholestérolémie, hyperglycémie; Troubles de l’appareil musculo-squelettique : douleur squelettique;
Troubles myo-endo-péricardiques et de l’appareil valvulaire : angine de poitrine (y compris angine de poitrine aggravée);
Troubles psychiatriques : dépression;
Troubles du mécanisme de résistance : zona;
Trouble de l’appareil respiratoire (supérieur) : laryngite;
Troubles visuels : cataractes.
Les effets indésirables dont l’incidence était entre >0,1 % et <1 % et dépassant celle du placebo comprenaient :
Appareil cardiovasculaire : tachycardie;
Appareil urinaire : miction difficile et rétention urinaire (chez les hommes présentant des facteurs prédisposants);
Réactions d’hypersensibilité : œdème de Quincke (1 patient sur 906 dans les quatre études d’un an).
Comme c’est le cas pour les autres médicaments administrés par inhalation, une irritation oropharyngée et un bronchospasme paradoxal ont été observés.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été identifiés principalement dans des rapports internationaux de surveillance après la commercialisation de SPIRIVA : dysphonie, épistaxis, palpitations, étourdissements, éruptions cutanées, urticaire, prurit, fibrillation auriculaire et tachycardie.
Les cas d’effets indésirables signalés après la commercialisation du produit comprennent également de rares rapports de syncope/perte de conscience, de douleur thoracique, d’infarctus du myocarde, d’angine de poitrine, d’arythmie et d’insuffisance cardiaque. Étant donné que ces réactions sont déclarées volontairement par un nombre incertain de patients, il n’est pas toujours possible d’estimer leur fréquence ni d’établir un lien de causalité avec le médicament.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le tiotropium est principalement excrété par voie rénale (approximativement 74 % de la dose administrée par voie intraveineuse). La clairance du reste de la dose se fait principalement par voie non enzymatique et, pour une part mineure (<20 % de la dose administrée par voie intraveineuse), par un métabolisme déterminé par CYP2D6 et CYP3A4 (consulter la section 10.3 Pharmacocinétique). Le tiotropium n’inhibe pas le cytochrome P450 1A1, 1A2, 2B6, 2C9, 2C19, 2D6, 2E1, 3A4, et ce, même à des concentrations sus-thérapeutiques; par conséquent, les interactions métaboliques avec le tiotropium significatives sur le plan clinique sont peu probables.
9.4 Interactions médicament-médicament
Bien qu’aucune étude officielle sur les interactions médicamenteuses n’ait été effectuée, le bromure de tiotropium a été utilisé dans le traitement de la MPOC en association avec d’autres médicaments, y compris des bronchodilatateurs sympathomimétiques, des méthylxanthines, et des stéroïdes oraux et pour inhalation, et ce, sans preuve clinique d’interactions médicamenteuses.
Anticholinergiques
L’administration à long terme de bromure de tiotropium en association avec d’autres médicaments à base d’anticholinergiques n’a pas fait l’objet d’études. Un effet additif est possible à l’utilisation concomitante avec un autre médicament anticholinergique. Par conséquent, il faut éviter l’administration concomitante de SPIRIVA avec d’autres médicaments anticholinergiques en raison du risque d’augmentation des effets indésirables anticholinergiques.
9.5 Interactions médicament-aliment
La prise de nourriture ne doit pas influencer l’absorption du tiotropium.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec des tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le tiotropium est un antagoniste des récepteurs muscariniques à longue durée d’action (AMLA), aussi caractérisé d’anticholinergique. L’affinité de l’agent est similaire pour les sous-types des récepteurs muscariniques M1 à M5. Dans les poumons, l’inhibition des récepteurs M3 au niveau du muscle lisse entraîne la relaxation des voies aériennes. La nature compétitive et réversible de l’antagonisme a été décrite pour des récepteurs d’origine humaine et animale et dans des préparations d’organes isolés. Le récepteur M3 est le principal sous-type de récepteur muscarinique responsable de la bronchoconstriction produite par l’acétylcholine. Parmi les autres sous-types de récepteurs muscariniques ayant un rôle physiologique connu, les récepteurs M2 sont responsables des effets d’inhibition parasympathique de la fréquence cardiaque.
Le bromure de tiotropium est une molécule d’ammonium quaternaire dont la durée d’action est suffisante pour offrir une protection bronchique de 24 heures au moyen d’une inhalation uniquotidienne.
La durée d’action prolongée du tiotropium semble être liée à sa cinétique de dissociation lente avec les récepteurs muscariniques de sous-type M3. La dissociation d’avec les récepteurs M2 dont la plus grande rapidité qu’avec les récepteurs M3 est apparente dans le cadre d’études in vitro, a fait ressortir (par contrôle cinétique) la sélectivité pour le sous-type de récepteurs M3 plutôt que M2. En sa qualité d’anticholinergique N-quaternaire, le tiotropium présente une sélectivité bronchique lorsqu’il est administré par inhalation dans les poumons. Les études pharmacologiques in vitro et in vivo ont permis de décrire le tiotropium comme un puissant bronchodilatateur à longue durée d’action pour lequel convient un schéma posologique à administration uniquotidienne.
10.2 Pharmacodynamie
Principaux effets pharmacodynamiques
Le principal effet pharmacodynamique chez les sujets atteints de MPOC est la bronchodilatation suivant l’inhalation de tiotropium, qui est principalement un effet spécifique au site plutôt qu’un effet systémique. L’administration uniquotidienne de bromure de tiotropium à des sujets atteints de MPOC a permis d’obtenir une amélioration significative de la fonction pulmonaire (volume expiratoire maximum en une seconde, VEMS; capacité vitale forcée, CVF) dans les 30 minutes suivant l’administration de la première dose; cette amélioration s’est maintenue pendant 24 heures.
La durée de l’effet de SPIRIVA a été déterminée lors d’une étude clinique à répartition aléatoire, contrôlée par placebo, de 6 semaines, comprenant des mesures spirométriques prises toutes les 3 heures chez 105 patients atteints de MPOC.
L’administration uniquotidienne de SPIRIVA a permis d’obtenir une amélioration significative de la fonction pulmonaire (volume expiratoire maximum en une seconde, VEMS; capacité vitale forcée, CVF) dans les 30 minutes suivant l’administration de la première dose; cette amélioration s’est maintenue pendant 24 heures, peu importe si SPIRIVA était administré le matin ou le soir.
L’inhalation répétée de SPIRIVA n’a entraîné aucune tolérance aux effets bronchodilatateurs du médicament.
Début de l’état d’équilibre pharmacodynamique
Des résultats d’études indiquent que l’état d’équilibre pharmacodynamique a été atteint durant la première semaine de l’administration de la dose et que la majorité de la bronchodilatation avait été observée au plus tard la troisième journée; de plus, des études à doses multiples corroborent la posologie uniquotidienne du tiotropium administrée par l’inhalation d’une poudre sèche.
Dosage – doses multiples
Une dose de 9 mcg a permis d’obtenir 75 % de l’effet maximum, la dose de 18 mcg a permis d’obtenir 85 %, et la dose de 36 mcg 92 %. Les données semblent indiquer qu’une dose d’environ 18 mcg était plus efficace que des doses moins élevées et presque aussi efficace qu’une dose d’environ 36 mcg. Une dose inférieure à 36 mcg a été jugée préférable en raison de l’incidence accrue de sécheresse de la bouche à des doses égales ou supérieures à 36 mcg; par conséquent, la dose de 18 mcg a donc été proposée. Les données indiquent également qu’étant donné que les différences entre le VEMS en fin de dose et le VEMS(0-6 h) moyen étaient minimales, une posologie uniquotidienne pour le tiotropium serait appropriée.
Effets pharmacodynamiques secondaires
Des études sur des doses sus-thérapeutiques ont corroboré la diminution de la salivation comme l’un des effets les plus sensibles. Cet effet physiologique clinique s’est traduit par des rapports de sécheresse de la bouche.
Électrophysiologie cardiaque
Dans le cadre d’un essai multicentrique à double insu et à répartition aléatoire portant sur la poudre sèche de tiotropium en inhalation administrée à 198 patients atteints de MPOC, le nombre de sujets chez qui on a observé une variation de la durée de l’intervalle QT corrigé de 30 à 60 ms par rapport aux valeurs initiales était plus important dans le groupe tiotropium qu’avec le placebo. Cette différence était manifeste tant avec la correction de l’intervalle QT de Bazett pour la fréquence cardiaque (QTcB – 20 [20 %] patients vs 12 (12 %) patients] qu’avec la correction de Fredericia (QTcF – 16 [16 %] patients vs 1 [1 %] patient). Aucun patient des deux groupes n’a présenté d’intervalle QTcB ou QTcF >500 ms. Les autres essais cliniques portant sur le tiotropium n’ont détecté aucun effet du médicament sur l’intervalle QTc.
L’effet de la poudre sèche de tiotropium en inhalation sur l’intervalle QT a aussi été évalué dans le cadre d’une étude croisée, contrôlée par placebo et par témoin actif et à répartition aléatoire menée auprès de 53 volontaires sains. Les sujets ont reçu la poudre de tiotropium en inhalation à 18 ou à 54 mcg (3 fois la dose recommandée), ou un placebo, et ce, pendant 12 jours. Les électrocardiogrammes ont été évalués au début de l’étude ainsi que tout au long de la période suivant l’administration de la première et de la dernière dose du médicament à l’étude. Comparativement au placebo, la variation maximale moyenne par rapport au début de l’étude de la durée de l’intervalle QTc spécifique à l’étude était de 3,2 et de 0,8 ms pour la poudre de tiotropium en inhalation administrée à 18 et à 54 mcg, respectivement. L’apparition de novo d’un intervalle QTc >500 ms ou des variations de la durée de l’intervalle QTc ≥60 ms par rapport au début de l’étude n’ont été observées chez aucun sujet.
Étude sur l’efficacité et l’innocuité à long terme de 4 ans
L’efficacité et l’innocuité du traitement à long terme par SPIRIVA ont été évaluées dans le cadre d’une étude clinique multinationale, multicentrique, à double insu, à répartition aléatoire, contrôlée par placebo et à groupes parallèles de quatre ans (étude 205.235) menée auprès de 5 993 patients atteints de MPOC modérée à grave. L’âge moyen des patients était de 65 ± 8 ans (entre 40 et 88 ans) et leur VEMS post-bronchodilatation était ≤70 % de la valeur prédite au début de l’étude.
L’effet de SPIRIVA sur le taux de détérioration du VEMS a été évalué auprès de patients atteints de MPOC qui pouvaient recevoir tout traitement (y compris des bêta-agonistes à courte durée d’action, des bêta-agonistes à longue durée d’action, des stéroïdes pour inhalation ou des théophyllines), à l’exception d’autres agents anticholinergiques pour inhalation. Les résultats à long terme sur la qualité de vie liée à la santé, les exacerbations, les hospitalisations dues aux exacerbations et la mortalité ont également été évalués.
Résultats de l’étude
SPIRIVA a permis de maintenir les améliorations observées au niveau du VEMS pendant les 4 ans, mais n’a pas influencé le taux de détérioration du VEMS annualisé. On n’a observé aucune différence significative entre les groupes de traitement en ce qui a trait au taux de détérioration annuel moyen des deux paramètres principaux d’évaluation de l’efficacité (soit le VEMS pré-bronchodilatateur ou post-bronchodilatateur) et à la CVF à partir du 30e jour jusqu’à la fin du traitement.
En ce qui concerne le VEMS pré-bronchodilatateur moyen, la différence moyenne estimée entre le tiotropium et le groupe témoin variait de 87 à 103 mL (valeur p<0,0001), du jour 30 au mois 48, pour une différence moyenne globale de 94 mL (valeur p<0,0001).
Les données relatives à la mortalité ont été utilisées comme paramètre d’évaluation de l’innocuité. Durant le traitement, on a observé une réduction de 16 % du risque de mortalité avec SPIRIVA comparativement au groupe témoin. Le taux d’incidence de décès était de 4,10 par 100 patients-années dans le groupe du tiotropium comparativement à 4,79 par 100 patients-années dans le groupe témoin. [Rapport des risques instantanés (tiotropium/témoin) = 0,84, IC à 95 % = 0,73, 0,97]. L’incidence globale des effets indésirables, incluant les effets indésirables cardiaques et respiratoires, était semblable entre le groupe SPIRIVA et le groupe placebo au cours de la période de traitement de 4 ans (Tableaux 4 et 5).
SPIRIVA a permis de retarder de façon statistiquement significative l’apparition de la première exacerbation (p<0,0001) et de la première hospitalisation en raison d’une exacerbation (p<0,0025). D’après les estimations de Kaplan-Meier, le délai moyen avant la première exacerbation était estimé à 12,5 mois dans le groupe placebo et à 16,7 mois chez les patients traités par tiotropium. Le nombre estimé d’exacerbations de MPOC par patient-année était de 0,85 (IC à 95 % = 0,81, 0,88) dans le groupe placebo et de 0,73 (IC à 95 % = 0,69, 0,76) dans le groupe tiotropium. Il n’y avait aucune différence au niveau du nombre d’exacerbations de MPOC entraînant l’hospitalisation par patient-année entre les deux groupes de traitement.
Il n’y avait également aucune différence en termes de taux de détérioration des résultats au QRSG entre les deux groupes de traitement. Des différences statistiquement significatives en faveur du tiotropium ont été observées à tous les points dans le temps pour ce qui est du score total et du score aux échelles activité, impact et symptôme du Questionnaire respiratoire St-Georges (QRSG) (toutes les valeurs p<0,015). Par rapport au groupe placebo, une proportion plus élevée de patients significative sur le plan statistique dans le groupe du tiotropium a obtenu une amélioration de ≥ 4 unités du score total au QRSG comparativement à la valeur de départ après 1 an (49,1 % vs 41,2 %), 2 ans (47,5 % vs 39,0 %), 3 ans (46,2 % vs 36,5 %) et 4 ans (44,9 % vs 36,3 %) (p<0,001 pour tous les scores).
Caractéristiques du débit inspiratoire avec le HANDIHALER chez des patients atteints de MPOC
Vingt-six patients atteints de MPOC dont la gravité de la maladie variait entre 16 et 65 % du VEMS normal prédit ont participé à cette étude. Chaque patient a utilisé le dispositif HANDIHALER contenant une capsule placebo après avoir reçu les directives standard, soit une inhalation lente et profonde, mais assez rapide pour faire vibrer la capsule. Selon des observations in vitro démontrant que la vibration et l’évacuation de la capsule survenaient à un débit de 20 L/min ou plus, ce débit a été considéré comme le débit inspiratoire minimum devant être obtenu par les patients. Tous les 26 patients ont été en mesure d’atteindre ce débit inspiratoire et ont entendu la capsule vibrer. Le débit inspiratoire médian pour tous les patients était de 30 L/min, et variait entre 20,4 et 45,6 L/min. En tant que tels, les résultats indiquent que les patients atteints de MPOC et dont la gravité de la maladie varie considérablement selon le VEMS, peuvent obtenir le débit inspiratoire minimal requis (20 L/min) avec le HANDIHALER pour faire vibrer la capsule et faire sortir la poudre de la capsule.
Évaluation de la clairance mucociliaire
La classe des médicaments anticholinergiques absorbés par voie systémique peut diminuer la clairance mucociliaire. Une étude a été menée pour examiner l’effet d’une inhalation uniquotidienne de 18 mcg de tiotropium pendant trois (3) semaines sur la clairance trachéo-bronchique (CTB), évaluée par technique de radioaérosol chez des patients atteints de MPOC (n=37).
Les données ont démontré qu’une inhalation uniquotidienne de tiotropium a amélioré la pénétration du radioaérosol, sans modifier la CTB, par rapport à la valeur initiale; cependant, la CTB suivant l’administration de tiotropium a apparemment été retardée comparativement au placebo. Cette différence se situait toutefois dans la limite prédéterminée de non-infériorité du tiotropium comparativement au placebo. La pénétration plus profonde du radioaérosol est imputable à l’efficacité bronchodilatatrice du tiotropium chez les patients atteints de MPOC. La pénétration plus profonde des particules d’aérosol influencée par la perméabilité accrue des voies respiratoires est la cause probable du ralentissement apparent de la CTB dans le groupe tiotropium.
Gravité de la MPOC
Chez les patients atteints de MPOC, la gravité de la maladie risque d’être méprise pour des effets de l’âge et semble n’avoir aucune influence pertinente sur l’absorption du tiotropium.
10.3 Pharmacocinétique
Le bromure de tiotropium est un composé d’ammonium quaternaire non chiral et modérément soluble dans l’eau. Le produit est administré au moyen d’un inhalateur de poudre sèche. Généralement, lorsque le médicament est administré par inhalation, la majorité de la dose libérée se dépose dans le tractus gastro-intestinal, et à un moindre degré dans l’organe cible, soit les poumons. Certaines des données pharmacocinétiques décrites ci-dessous ont été obtenues avec des doses plus élevées que ce qui est recommandé pour le traitement.
Absorption
Par suite de l’inhalation de la poudre sèche chez de jeunes volontaires en santé, la biodisponibilité absolue de 19,5 % porte à croire que la biodisponibilité de la fraction se rendant dans les poumons est très élevée. La biodisponibilité absolue des solutions orales du tiotropium est de 2 à 3 %. La prise de nourriture ne doit pas influencer l’absorption du tiotropium. Les concentrations plasmatiques maximales du tiotropium ont été observées 5 à 7 minutes après l’inhalation. À l’état d’équilibre, les concentrations plasmatiques maximales du tiotropium chez des patients atteints de MPOC étaient de 12,9 pg/mL et ont diminué rapidement selon un mode multicompartimental. Les concentrations plasmatiques minimales à l’état d’équilibre étaient de 1,71 pg/mL; elles étaient atteintes au jour 7, et ce, sans accumulation par la suite.
Distribution
Au total, 72 % du médicament se lie aux protéines plasmatiques, avec un volume de distribution de 32 L/kg. Les concentrations locales dans le poumon sont inconnues, mais le mode d’administration laisse penser que l’on y obtient des concentrations nettement plus élevées. Des études chez des rats ont montré que le tiotropium ne traverse pas la barrière hémato-encéphalique de façon notable.
Métabolisme
Le degré de biotransformation est faible, ce qui est évident en constatant qu’environ 74 % du médicament est excrété par voie urinaire sous forme inchangée après l’administration d’une dose par voie intraveineuse à de jeunes volontaires sains. Le tiotropium, un ester, est scindé de manière non enzymatique en dérivé alcool (N-méthylscopine) et un dérivé acide (acide dithiényl glycolique), mais aucune de ces deux substances ne se lie aux récepteurs muscariniques.
Des expériences in vitro réalisées avec des microsomes de foie humain et des hépatocytes humains laissent penser qu’une certaine proportion du médicament (<20 % de la dose administrée par voie intraveineuse) est métabolisée par la voie d’une oxydation dépendante du cytochrome P450 et subséquemment conjuguée avec le glutathion en divers métabolites de la phase II. La voie enzymatique peut être inhibée par des inhibiteurs du CYP450 2D6 (et 3A4), la quinidine, le kétoconazole et le gestodène. Par conséquent, le CYP450 2D6 et le CYP450 3A4 font partie de la voie métabolique responsable de l’élimination d’une plus faible proportion de la dose. Cependant, le bromure de tiotropium n’inhibe pas le cytochrome P450 1A1, 1A2, 2B6, 2C9, 2C19, 2D6, 2E1, 3A4 dans les microsomes de foie humain, et ce, même à des concentrations sus-thérapeutiques.
Élimination
La demi-vie efficace du tiotropium se situe entre 27 et 45 h après son inhalation par des patients atteints de MPOC.
Administré par voie intraveineuse à de jeunes volontaires sains, le bromure de tiotropium est principalement excrété inchangé dans l’urine (74 %), avec une clairance totale de 880 mL/min.
Après l’inhalation de la poudre sèche à l’état d’équilibre par des patients atteints de MPOC, l’excrétion urinaire sur 24 heures est de 7 % (1,3 mcg) de la dose inchangée, le reste demeurant principalement non absorbé dans les intestins pour être éliminé dans les fèces.
La clairance rénale du tiotropium dépasse celle de la créatinine, ce qui indique que le médicament est sécrété dans l’urine. À la suite de l’inhalation uniquotidienne prolongée par des patients atteints de MPOC, l’état d’équilibre pharmacocinétique était atteint au jour 7, et ce, sans accumulation par la suite.
Populations particulières et conditions
- Enfants : La pharmacocinétique chez les enfants n’a pas été étudiée puisque les études sur le tiotropium se limitent actuellement au traitement de la MPOC chez les adultes.
- Personnes âgées : Comme c’est le cas avec tous les médicaments excrétés principalement par voie rénale, l’âge avancé (≥65 ans) a été associé à une diminution de la clairance rénale du tiotropium de 365 mL/min chez les patients atteints de MPOC âgés de moins de 65 ans à 271 mL/min chez les patients atteints de MPOC âgés de 65 ans et plus. Cette diminution ne causait pas d’augmentation correspondante des valeurs d’ASC0-6, ss ni de Cmax,ss.
- Sexe : D’après l’analyse groupée des données pharmacocinétiques, l’exposition au tiotropium ne variait pas en fonction du sexe.
Insuffisance hépatique : Les effets de l’insuffisance hépatique sur la
pharmacocinétique du tiotropium n’ont pas été étudiés. Cependant, on ne s’attend pas à ce qu’une atteinte hépatique ait une quelconque influence cliniquement significative sur la pharmacocinétique du tiotropium, puisque le tiotropium est principalement éliminé par les reins et par rupture non enzymatique de la liaison ester pour former des substances qui ne se lient pas aux récepteurs muscariniques.
Insuffisance rénale : L’inhalation uniquotidienne de tiotropium jusqu’à l’état d’équilibre chez des patients atteints de MPOC présentant une atteinte rénale légère (clairance de la créatinine de 60 à <90 mL/min) était associée à des valeurs d’ASC0-6,ss et de Cmax,ss semblables à celles des patients dont la fonction rénale était normale. L’atteinte rénale modérée (clairance de la créatinine de 30 à <60 mL/min) était associée à des valeurs d’ASC0-6,ss et Cmax,ss modérément plus élevées qu’avec une fonction rénale normale (clairance de la créatinine ≥90 mL/min) chez des patients atteints de MPOC (environ 54 % et environ 15 % plus élevées, respectivement).
Chez les patients présentant une atteinte rénale grave (clairance de la créatinine <30 mL/min), l’administration d’une dose intraveineuse unique de bromure de tiotropium était associée à une augmentation d’environ 94 % de l’ASC0-4 et 52 % de la Cmax comparativement aux patients dont la fonction rénale était normale.
Pharmacologie animale
Les effets systémiques du tiotropium sont très limités, tels que démontrés dans les études pharmacologiques sur l’innocuité. Les effets anticholinergiques périphériques systémiques et typiques, causés par le tiotropium après une administration parentérale (s.c. ou i.v.) sont : inhibition des sécrétions salivaires, lacrymales et d’acide gastrique, mydriase, tachycardie et ralentissement du transit intestinal. Ces effets étaient prévus puisque la majorité des fonctions atteintes sont contrôlées par les sous-types de récepteurs M3 (sécrétions salivaires et lacrymales, transit intestinal) et/ou M1 (sécrétion d’acide gastrique, diamètre pupillaire) ou M2 (fréquence cardiaque). Aux posologies parentérales utilisées, des concentrations plasmatiques suffisantes de tiotropium sont obtenues pour pouvoir inhiber les trois sous-types de récepteurs muscariniques. Après l’inhalation, cependant, on a constaté que les doses efficaces sur le plan pharmacologique étaient dépourvues d’effets anticholinergiques systémiques chez les cobayes et les chiens. La marge thérapeutique entre la protection bronchique et l’inhibition de la salivation se maintient même après l’administration répétée de tiotropium pendant un maximum de 14 jours.
Des effets anticholinergiques périphériques semblables ont été observés après l’administration orale du tiotropium, même si les doses orales équipotentes étaient environ 100 fois supérieures aux doses parentérales. Cela indique donc que l’absorption du tiotropium dans l’appareil gastro-intestinal est extrêmement faible.
Une dissociation nette entre les effets de protection bronchique et les effets anticholinergiques systémiques susmentionnés a été observée après une inhalation, ce qui indique qu’une inhibition cholinergique spécifiquement pulmonaire peut être obtenue par cette voie d’administration.
Des études d’interaction pharmacodynamique chez des chiens anesthésiés ont révélé que l’administration de glucocorticoïdes n’empêchait pas l’action bronchodilatatrice du tiotropium. Des études avec de la théophylline i.v. ont révélé une légère amélioration de l’effet bronchodilatateur du tiotropium. L’effet bronchodilatateur du tiotropium et celui du salbutamol s’additionnaient chez les chiens anesthésiés. Des études d’excision menées chez des rates gravides à raison de 10 mg/kg i.v. aux jours 12 ou 18 de la grossesse ont démontré que, même si la radioactivité d’origine médicamenteuse traversait le placenta, les concentrations tissulaires et organiques dans le fœtus étaient inférieures à celles constatées dans le tissu maternel. La radioactivité dans le fœtus a rapidement été éliminée. Une dose unique i.v. de 10 mg/kg de [14C] tiotropium administrée à des rates allaitant a entraîné des rapports de radioactivité lait : plasma de 0,4 (0,5 heure, premier prélèvement) à 18 après 24 heures, et on a estimé qu’approximativement 1,9 % de la dose était excrétée dans le lait sur deux jours. On a détecté au moins quatre métabolites dans le lait, et l’un d’eux a été identifié comme étant de la N-méthylscopine.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Une fois la bande ouverte, la durée de conservation des autres capsules dans la plaquette est de 5 jours. Si plus d’une capsule est exposée à l’air par inadvertance, les capsules exposées non utilisées doivent être jetées.
Température
Garder les capsules et le dispositif HANDIHALER à une température entre 15 et 25 °C. Ne pas congeler.
Humidité
Protéger de l’humidité.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Les capsules SPIRIVA doivent être utilisées avec le dispositif d’inhalation HANDIHALER uniquement. Le dispositif d’inhalation HANDIHALER ne doit pas être utilisé avec d’autres capsules.
Les capsules doivent toujours être entreposées dans la plaquette alvéolée et ne doivent être retirées de la plaquette alvéolée qu’immédiatement avant leur utilisation.
Ne pas entreposer les capsules SPIRIVA dans l’inhalateur HANDIHALER.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
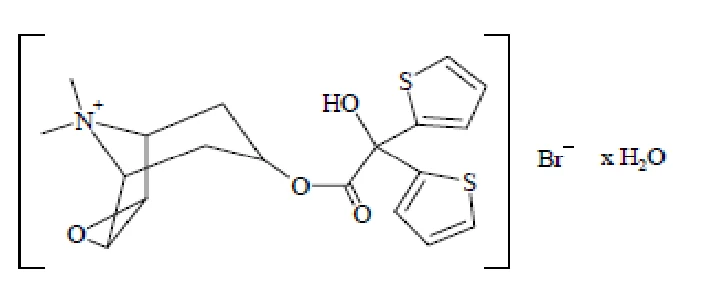
Nom propre : bromure de tiotropium monohydraté
Nom chimique : bromure monohydraté de (1α,2β,4β,5α,7β)-7-[(Hydroxydi-2-thiénylacétyl)oxy]-9,9-diméthyl-3-oxa-9-azoniatricyclo[3.3.1.02,4]nonane
Formule moléculaire et masse moléculaire : C19H22NO4S2Br • H2O; 490,4
Formule de structure :
Propriétés physicochimiques :
Description : poudre blanche ou blanc jaunâtre. Modérément soluble dans l’eau et soluble dans le méthanol.
Polymorphisme : trois formes cristallines sont possibles, la forme monohydratée et deux formes anhydres
Point de fusion : entre 225 °C et 235 °C
pH (solution aqueuse à 1 %) : 5,0 – 5,6
Coefficient de répartition apparent : log Papp = -2,28
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Maladie pulmonaire obstructive chronique (MPOC)
Tableau 7 – Résumé des caractéristiques démographiques des patients dans les essais cliniques pour la MPOC
| Nº d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
205.114/117, 205.115/208 | Étude multicentrique, contrôlée par placebo, à répartition aléatoire, à double insu et à groupes parallèles | Tiotropium à 18 mcg, 1 f.p.j., par inhalation orale Durée d’un an | Tiotropium n=550 Placebo n=371 | 65 ans (39-87) | Hommes et femmes | ||
205.122A/126A, 205.122B/126B | Étude multicentrique, contrôlée par médicament actif, à répartition aléatoire, à double insu et à groupes parallèles | Tiotropium à 18 mcg, 1 f.p.j., par inhalation orale Durée d’un an | Tiotropium n=356 Ipratropium n=179 | 64 ans (41-82) | Hommes et femmes | ||
205.130, 205.137 | Étude multicentrique, contrôlée par médicament actif et placebo, à répartition aléatoire, à double insu et à groupes parallèles | Tiotropium à 18 mcg, 1 f.p.j., par inhalation orale Durée de 6 mois | Tiotropium n=402 Salmétérol n=405 Placebo N=400 | 64 ans (39-87) | Hommes et femmes | ||
Études cliniques à long terme (6 mois à 1 an)
Données démographiques et plan des études
L’efficacité et l’innocuité de SPIRIVA ont été évaluées dans le cadre de six (6) études de Phase III menées auprès de 2 663 patients atteints de MPOC présentant une obstruction modérée à grave des voies respiratoires, 1 308 patients ayant reçu SPIRIVA : deux études d’un an contrôlées par placebo, deux études de 6 mois contrôlées par placebo et deux études d’un an contrôlées par ipratropium. Toutes les études étaient à répartition aléatoire, à double insu (double placebo, témoin actif), contrôlées, à groupes parallèles, et les protocoles étaient presque identiques, ainsi que les critères d’admissibilité et d’exclusion des patients. Dans toutes les études, le tiotropium a été administré à raison d’une dose inhalée uniquotidienne de 18 mcg à l’aide du dispositif d’inhalation HANDIHALER.
Les principaux critères d'inclusion étaient les patients âgés de 40 ans ou plus, le diagnostic de MPOC avec un VEMS à la sélection de ≤65 % de la normale prédite et des antécédents de tabagisme de 10 paquets-années ou plus. Le principal critère d'exclusion était une maladie significative autre que la MPOC qui, de l'avis de l'investigateur, empêchait la participation du patient à cette étude.
Fonction pulmonaire
Dans les 6 études cliniques, le paramètre d’efficacité primaire était un VEMS en fin de dose comme indicateur de l’efficacité bronchodilatatrice.
Dans toutes les études, une dose unique de 18 mcg de SPIRIVA a significativement amélioré la fonction pulmonaire (augmentation moyenne du VEMS de 11 % ou plus) dans les 30 minutes suivant l’administration; la réponse maximum a été atteinte en 3 heures et s’est maintenue pendant 24 heures.
Après un traitement d’un an, SPIRIVA a procuré une augmentation soutenue (>120 mL) du VEMS en fin de dose (23 – 24 heures après la dose) par rapport à la valeur de base, sans signe de tolérance. La différence du VEMS en fin de dose après un an avec SPIRIVA était de 150 mL (p<0,001).
Dans les deux études de six mois, SPIRIVA s’est révélé constamment plus efficace que le salmétérol pour ce qui est de la réponse en fin de dose durant les 24 semaines de l’étude. La différence entre SPIRIVA et le salmétérol pour ce qui est de la réponse en fin de dose n’était pas statistiquement significative dans l’une des études de six mois, alors que cette différence était statistiquement significative dans l’autre.
Une réponse semblable a été observée pour la CVF durant les traitements de six mois et d’un an.
SPIRIVA a permis d’améliorer le débit expiratoire de pointe (DEP) du matin et du soir tel que mesuré quotidiennement par les patients.
L’emploi de SPIRIVA a été associé à une diminution de l’utilisation des bronchodilatateurs de secours. Aucune différence en termes d’efficacité due à l’âge ni au sexe n’a été observée. Figure 1 – VEMS moyen au fil du temps (avant et après l’administration du médicament à l’étude) aux jours 1 et 344 dans le cadre de deux essais d’un an contrôlés par placebo
Figure 2 – VEMS moyen au fil du temps (avant et après l’administration du médicament à l’étude) aux jours 1 et 364 dans le cadre de deux essais d’un an contrôlés par ipratropium
0.90
0.95
1.00
1.05
1.10
1.15
1.20
1.25
1.30
1.35
-2.0 -1.0 0.0 1.0 2.0 3.0 4.0
Nbre d'heures après le traitement
Tiotropium vs Placebo
Tiotropium - Jour 1 Tiotropium - Jour 344 Placebo - Jour 1 Placebo - Jour 344 |
1.10 1.15 1.20 1.25 1.30 1.35 1.40 1.45 1.50 1.55
-2.0 -1.0 0.0 1.0 2.0 3.0 4.0 5.0 6.0 7.0
Nbre d'heures après le traitement
Tiotropium vs Ipratropium
Tiotropium - Jour 1 Tiotropium - Jour 364 Ipratropium - Jour 1 Ipratropium - Jour 364 |
Figure 3 – VEMS moyen au fil du temps (avant et après l’administration du médicament à l’étude) aux jours 1 et 169 dans le cadre de deux essais de six mois contrôlés par salmétérol et placebo
Dyspnée et qualité de vie liée à la santé
Outre la fonction pulmonaire, l’index de dyspnée de transition (IDT), utilisé comme index de la dyspnée, a été mesuré dans les six études. L’IDT était une variable secondaire dans les quatre études d’un an; les protocoles des deux études de six mois ont été modifiés afin d’inclure l’IDT comme variable co-principale une fois les études terminées, mais avant la levée de l’insu. Un score focal à l’IDT ≥1 était considéré comme étant cliniquement significatif. La proportion de patients ayant obtenu une réponse cliniquement significative (répondants) a été comparée.
L’amélioration de la dyspnée mesurée par l’IDT a été observée dans les 8 premiers jours du traitement et a été maintenue durant la période de traitement d’un an. Dans les études d’un an et de six mois, la proportion de patients ayant obtenu une réponse cliniquement significative (un score focal à l’IDT ≥1 était considéré cliniquement significatif et ces patients étaient considérés comme répondants) était de 46,0 % et de 43,1 % pour SPIRIVA, et de 28,6 % et de 29,8 % pour le placebo, respectivement.
L’amélioration de la qualité de vie spécifique à la maladie a été évaluée à l’aide du Questionnaire respiratoire St-Georges. SPIRIVA a permis d’améliorer la qualité de vie liée à la santé, laquelle s’est maintenue pendant la période de traitement.
Tolérance à l’effort
Deux études multicentriques, à double insu et contrôlées par placebo ont été menées pour évaluer l’efficacité et l’innocuité d’un traitement de 6 semaines par SPIRIVA auprès de 459 patients atteints de MPOC. Le paramètre d’évaluation principal était la tolérance à l’effort
0.95
1.00
1.05
1.10
1.15
1.20
1.25
1.30
1.35
1.40
-2.0 -1.0 0.0 1.0 2.0 3.0 4.0
Nbre d'heures après le traitement
Tiotropium vs Salmétérol vs Placebo
Tiotropium - Jour 1 Tiotropium - Jour 169 Salmeterol - Jour 1 Salmeterol - Jour 169 Placebo - Jour 1 Placebo - Jour 169 |
sous-maximale telle que mesurée par le temps d’endurance (TE) avant l’apparition de symptômes à l’effort constant sur bicyclette à 75 % de la capacité maximale au jour 42 de la phase de traitement à répartition aléatoire.
Tableau 8 : Sommaire des données démographiques des patients participant aux études cliniques sur la tolérance à l’effort
| Étude no | Plan de l’étude | Posologie, voie d’administration et durée | Sujets étudiés (n) | Âge moyen | Sexe | ||
| (écart) | |||||||
| 205.131 | Étude multicentrique contrôlée par placebo, à répartition aléatoire, à double insu et à groupes parallèles | Tiotropium à 18 mcg, inhalation par voie orale une fois par jour Durée : 6 semaines | Tiotropium n=98 Placebo n=100 | 60,5 (40-71) | h/f | ||
| 205.223 | Étude multicentrique contrôlée par placebo, à répartition aléatoire, à double insu et à groupes parallèles | Tiotropium à 18 mcg, inhalation par voie orale une fois par jour Durée : 6 semaines | Tiotropium n=131 Placebo n=130 | 62,6 (41-75) | h/f | ||
Résultats des études
Les résultats de ces études ont démontré que SPIRIVA améliorait de façon significative la tolérance à l’effort limitée par les symptômes de 102 secondes (TE moyen géométrique comparé au placebo ajusté pour la valeur de départ, p=0,0012) dans l’étude 205.131 et de 100 secondes (changement moyen du TE par rapport à la valeur de départ comparativement au placebo, p=0,0003) dans l’étude 205.223. Le temps d’endurance plus long a été associé à une réduction de l’hyperinflation pulmonaire et de la dyspnée durant l’effort.
Exacerbations de la MPOC
L’effet de SPIRIVA sur les exacerbations de MPOC a été évalué dans le cadre d’une étude à répartition aléatoire, à double insu et contrôlée par placebo menée auprès de 1 829 patients atteints de MPOC sur une période de 6 mois. Les patients ont été recrutés d’un seul système de soins de santé (US Veterans Affairs). L’âge moyen des patients était de 68 ans et environ 98,5 % des patients étaient des hommes. Au début de l’étude, le VEMS moyen était de 1,04 L et le VEMS moyen prédit de 35,6 %. Environ 29 % des patients recevaient une oxygénothérapie à domicile au moment de leur admission à l’étude.
Dans le cadre de cette étude de six mois, une exacerbation de MPOC était définie comme étant un complexe de symptômes respiratoires (aggravation ou apparition) incluant un ou plusieurs des symptômes suivants : toux, expectorations, respiration sifflante, dyspnée ou oppression thoracique dont la durée était d’au moins 3 jours et nécessitant un traitement par antibiotiques et/ou stéroïdes par voie systémique et/ou l’admission à l’hôpital (y compris les visites à l’urgence durant plus de 24 heures). Bien qu’il n’existe aucun consensus en ce qui a trait à la définition d’une exacerbation de MPOC et sa classification, la définition utilisée dans cette étude a également été utilisée dans un grand nombre d’études cliniques d’envergure.
Résultats de l’étude
Les résultats de cette étude ont démontré que SPIRIVA a permis de réduire la proportion de patients présentant au moins une exacerbation de MPOC (27,9 % vs 32,3 %, p=0,0368) et le nombre d’exacerbations de 18,8 % (0,853 vs 1,051 événement par patient par année d’exposition, p=0,0028) comparativement au placebo. Sept pour cent des patients du groupe SPIRIVA et 9,5 % des patients du groupe placebo ont été hospitalisés en raison d’une exacerbation de MPOC (p=0,056).
Tableau 9 : Résultats relatifs au paramètre d’évaluation de l’efficacité de l’étude 205.266 sur les exacerbations de MPOC
Tiotropium n=914 | Placebo n=915 | Valeur p | Différence absolue et IC à 95 % | |
| Pourcentage de patients présentant une exacerbation de MPOC | 27,9 % | 32,3 % | 0,0368 | -4,4 % (-0,1 %, -8,7 %) |
| Nombre moyen d’exacerbations de MPOC/patient-année | 0,853 | 1,051 | 0,0028 | -0,198 événement par patient par année d’exposition |
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
La toxicité aiguë de l’inhalation chez les souris, les rats et les chiens était faible et indépendante de la présentation utilisée (aérosol liquide, poudre de lactose). Des posologies non létales ont produit des signes cliniques caractéristiques de l’activité pharmacodynamique du tiotropium (mydriase, sécheresse de la bouche et du nez), ainsi que des signes non spécifiques de toxicité (dyspnée, tremblements, ataxie, convulsions, perte de motilité et de poids). Chez les souris, le décès a été constaté à la dose de 131 mg/kg de tiotropium administré sous forme d’aérosol liquide par le nez seulement (la valeur de la DL50 n’a pas pu être établie). Aucune dose létale n’a été atteinte avec l’inhalation des présentations chez les rats (DL50 >334,5 mg/kg) ni chez les chiens (DL50 >3,6 et >0,7 mg/kg). L’autopsie a révélé un emphysème pulmonaire et/ou la congestion du foie et des reins. Aucune lésion macroscopique n’a été décelée chez les survivants. La DL50 orale chez les souris et les rats équivalait respectivement à 219 099 et 1 279 279 fois la dose maximale recommandée chez les humains en mg/m2.
Toxicité chronique
La toxicité de doses répétées a été évaluée par inhalation de tiotropium chez des rats et des chiens Beagle pendant 13 et 52 semaines, par injection intraveineuse pendant 4 semaines et par gavage oral pendant 13 semaines. Chez les rats et les chiens, la majorité des changements vitaux et morphologiques étaient directement ou indirectement imputables à l’activité anticholinergique du composé. Ces changements comprenaient la mydriase, une élévation de la fréquence cardiaque, et l’assèchement des muqueuses causé par un ralentissement de l’activité sécrétoire des glandes lacrymales, ainsi que des glandes de l’appareil digestif et de l’appareil respiratoire supérieur. L’activité anticholinergique du composé peut sans doute expliquer aussi la distension du gros intestin, et le dépôt spécifique aux espèces des matières protéiniques dans la vessie urinaire des rats mâles. Des changements indirects secondaires sont survenus par la suite, tels que rhinite et kératoconjonctivite sèche, ainsi qu’une diminution de la consommation alimentaire, du gain pondéral, des lipides hépatiques, du glucose sérique et des triglycérides. L’involution du thymus et des changements au niveau des glandes de Harder, dont un syndrome des larmes de sang, ont été considérés comme des réponses non spécifiques au stress.
Même de faibles posologies ont produit des signes caractéristiques de l’activité anticholinergique du tiotropium; par conséquent, une concentration sans effet toxique observé (CSETO) n’a pu être établie que dans un nombre limité d’études. Chez le rat, la CSETO avec l’inhalation était <0,013 mg/kg et la CSETO avec l’inhalation chez le chien était >0,010 mg/kg. Les quelques changements qui n’avaient peut-être pas été prévus comprenaient des changements au niveau de l’appareil génito-urinaire et des cataractes chez les rats. Les changements génito-urinaires sont néanmoins considérés comme des séquelles des effets pharmacologiques et font partie en tant que telles d’un syndrome qui comprend la prostate. En raison de la nature spécifique à l’espèce du syndrome et de sa nature inoffensive, il est peu probable que ce syndrome influence l’évaluation de l’innocuité chez les humains. De plus, même si le mécanisme précis reste inconnu, la formation de cataractes semble se limiter aux rats Wistar et au mode d’administration. Puisque le mode d’administration avec le patient vise à éviter le contact direct du tiotropium avec les yeux, les risques pour le patient sont négligeables.
Cancérogénicité :
Des études sur le pouvoir carcinogène avec l’inhalation chez des souris et des rats n’ont révélé aucun risque carcinogène à des doses cibles de tiotropium pouvant atteindre 2,54, 180 et 75 mcg/kg/jour (souris mâles, souris femelles et rats, respectivement). Ces doses correspondent à environ 0,45, 92 et 27 fois la dose maximale recommandée chez les humains en mg/m2.
Les résultats de diverses études sur le pouvoir mutagène (test de Ames, test de mutation du gène bactérien E coli, test de mutation génique sur des cellules de hamster chinois V79, étude de cytogénétique in vitro sur des lymphocytes humains, test in vitro de réplication de l’ADN non routinier et test du micro-noyau in vivo) étaient négatifs.]
Toxicologie pour la reproduction et le développement :
Les effets du tiotropium administré par inhalation sur la fertilité et le début du développement embryonnaire (Segment I), et sur la croissance périnatale et post-natale (Segment III) ont été évalués chez des rats, et ces effets sur le développement embryo-fœtal (Segment II) ont été évalués chez des rats et des lapins. La toxicité paternelle et maternelle fonction de la dose a été observée. La toxicité embryo-fœtale, considérée secondaire à la toxicité maternelle, a été observée à des doses élevées chez des rats et des lapins. Aucune atteinte de la fonction reproductrice des animaux de génération F0 et aucun effet sur la croissance post-natale des animaux de la génération F1 n’ont été observés. L’incidence des variations augmentait à des doses supérieures à 0,01 mg/kg, mais était de la même nature que celle observée chez les témoins historiques. Aucune tératogénicité n’a été constatée.
La CSETO pour ce qui est de la toxicité maternelle/paternelle chez les rats et les lapins était <0,01 mg/kg Ba 679 BR et de 0,01 mg/kg pour la toxicité congénitale dans les trois segments, lorsque le produit était administré par inhalation.
Dans le cadre d’une étude générale sur la reproduction et la fertilité menée auprès de rats, aucun signe d’effet indésirable sur la fertilité ou le rendement à l’accouplement n’a été observé chez l’un ou l’autre des parents traités ni chez leurs portées aux doses pertinentes sur le plan clinique.