


Monographie de produit - Taro-Acitretin
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES | 2025-12 |
|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction psychiatrique | 2025-12 |
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
MODIFICATIONS IMPORTANTES APPROTÉES RÉCEMMENT À LA MONOGRAPHIE ........................ 2
TABLE DES MATIÈRES .................................................................................................................. 2
1 INDICATIONS ................................................................................................................... 4
1.1 Pédiatrie (< 18 ans) ..................................................................................................... 4
1.2 Gériatrie (≥ 65 ans) ..................................................................................................... 4
2 CONTRE-INDICATIONS ..................................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .............................. 6
4 POSOLOGIE ET ADMINISTRATION .................................................................................... 7
4.1 Considérations posologiques ....................................................................................... 7
4.2 Posologie recommandée et ajustement posologique ................................................... 7
4.4 Administration ............................................................................................................ 8
4.5 Dose oubliée............................................................................................................... 8
5 SURDOSE ............................................................................................................................ 8
6 FORMES POSOLOGIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..................... 8
7 MISE EN GARDE ET PRÉCAUTIONS ...................................................................................... 9
7.1 Populations particulières.............................................................................................. 17
7.1.1 Grossesse ................................................................................................................... 17
7.1.2 Allaitement ................................................................................................................. 17
7.1.3 Enfants et adolescents .................................................................................................. 17
7.1.4 Personnes âgées (≥ 65 ans............................................................................................. 17
8 EFFETS INDÉSIRABLES ............................................................................................................. 18
8.1 Aperçu des effets indésirables ...................................................................................... 18
8.2 Effets indésirables observés au cours des études cliniques ............................................ 18
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (< 1,0 %) ....... 20
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochiques et autres données quantitatives.................................................................. 20
8.5 Effets indésirables observés après la commercialisation................................................ 22
9 INTERACTIONS MÉDICAMENTEUSES .............................................................................. 23
9.1 Interactions médicamenteuses graves ....................................................................... 23
9.2 Aperçu des interactions médicamenteuses ................................................................ 24
9.3 Interactions médicament-comportement .................................................................. 24
9.4 Interactions médicament-médicament ...................................................................... 24
9.5 Interactions médicament-aliment.............................................................................. 25
9.6 Interactions médicament-plante médicinale .............................................................. 25
9.7 Interactions médicament-examens de laboratoire ..................................................... 25
10 PHARMACOLOGIE CLINIQUE .......................................................................................... 25
10.1 Mode d’action ........................................................................................................ 25
10.2 Pharmacodynamie .................................................................................................. 26
10.3 Pharmacocinétique ................................................................................................. 26
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ............................................................... 28
12 PARTICULATIRÉS DE MANIPULATION DU PRODUIT .......................................................... 28
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES............................................................................ 29
13 RENSEIGNEMENTS PHARMACEUTIQUES........................................................................... 29
14 ÉTUDES CLINIQUES ........................................................................................................... 29
14.1 Études cliniques par indication ................................................................................ 29
14.2 Études de biodisponibilité comparatives .................................................................. 29
15 MICROBIOLOGIE .................................................................................................................. 30
16 TOXICOLOGIE NON CLINIQUE .............................................................................................. 30
- 17. MONOGRAPHIES DE RÉFÉRENCE.......................................................................................... 42
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ............................................................................. 43
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1
INDICATIONS
Taro-Acitretin (capsules d’acitrétine) est indiqué pour :
- Psoriasis sévère (dont les formes érythrodermiques et pustuleuses)
- Autres troubles de la kératinisation
Le psoriasis sévère est une affection qui atteint plus de 10 % de la surface corporelle ou qui est invalidante du point de vue physique, professionnel ou psychologique.
En raison des effets indésirables significatifs associés à son emploi, Taro-Acitretin doit être réservé aux patients atteints des affections précitées qui ne répondent pas au traitement standard ou qui ne le tolèrent pas. Taro-Acitretin doit être prescrit uniquement par des médecins avertis et expérimentés dans l’emploi de rétinoïdes à action générale qui comprennent le risque d’effets tératogènes liés au traitement par Taro-Acitretin (voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS,7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1. Grossesse, 7.1.2 Allaitement). Il est recommandé de limiter toutes les ordonnances de Taro-Acitretin à une provision de 1 mois de façon à encourager les patients à retourner voir leur médecin pour un suivi régulier.
La plupart des patients ont une rechute après l’arrêt du traitement. Lorsqu’ils étaient indiqués du point de vue clinique, les cycles ultérieurs de traitement ont donné des résultats thérapeutiques similaires.
1.1 Pédiatrie (< 18 ans)
L’utilisation de Taro-Acitretin chez les enfants n’est pas recommandée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants et adolescents).
1.2 Personnes âgées (≥ 65 ans)
On peut s’attendre à ce que les effets du vieillissement augmentent certains des risques associés au traitement par l’acitrétine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4. Gériatrie).
2 CONTRE-INDICATIONS
Taro-Acitretin (acitrétine) est contre-indiqué durant la grossesse. Taro-Acitretin est fortement tératogène et ne doit pas être utilisé par les femmes qui sont enceintes ou qui ont l’intention de le devenir.
Taro-Acitretin est également contre-indiqué chez la femme apte à procréer à moins que la patiente ait utilisé une méthode de contraception efficace pendant 4 semaines avant le traitement et qu’elle en poursuive l’emploi durant le traitement et pendant au moins 3 ans après la fin du traitement. Taro-Acitretin ne doit pas être utilisé par les femmes susceptibles de ne pas utiliser une méthode fiable de contraception pendant la durée du traitement et pour une période d’au moins 3 ans après la fin du traitement. Il est connu que les rétinoïdes provoquent un très haut pourcentage de graves anomalies congénitales consécutivement à une exposition in utero. Tout fœtus exposé au médicament court le risque d’être touché. Il n’existe aucun moyen précis de déterminer si un fœtus exposé a été touché. Le risque de donner naissance à un enfant malformé est exceptionnellement élevé si l’acitrétine est administrée avant ou pendant la grossesse ainsi que dans les 3 ans qui suivent la prise de la dernière dose, indépendamment de la durée de tout traitement antérieur. Par la suite, la patiente et son médecin doivent évaluer les risques et la pertinence de cesser les mesures contraceptives efficaces, en se basant sur les données disponibles les plus récentes. Il faut que toutes les conditions énoncées sous la rubrique MISES EN GARDE ET PRÉCAUTIONS soient remplies avant de prescrire Taro-Acitretin à toute femme apte à procréer. Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Grossesse.
Selon des données cliniques, l’ingestion simultanée d’acitrétine et d’éthanol a été associée à la formation d’étrétinate, substance qui a une demi-vie d’élimination beaucoup plus longue que celle de l’acitrétine. Puisque la plus longue demi-vie d’élimination de l’étrétinate augmenterait la durée du pouvoir tératogène du médicament chez la femme, les patientes doivent s’abstenir d’ingérer de l’éthanol pendant le traitement par Taro-Acitretin ainsi qu’au cours des 2 mois qui suivent l’arrêt du traitement.
Si la patiente devient enceinte durant son traitement par Taro-Acitretin, elle doit cesser immédiatement le traitement et décider avec son médecin s’il est souhaitable de mener la grossesse à terme.
Taro-Acitretin doit être prescrit uniquement par des médecins expérimentés dans l’emploi de rétinoïdes à action générale. Voir 1 INDICATIONS.
Taro-Acitretin est également contre-indiqué dans les cas suivants :
- Patients qui présentent une hypersensibilité à l’acitrétine, à l’un des ingrédients de la préparation, y compris les ingrédients non médicinaux, ou à l’un des composants du contenant. Pour obtenir la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Patients qui présentent une hypersensibilité à d’autres rétinoïdes, à la vitamine A ou à ses métabolites.
- Allaitement au sein / mères qui allaitent : Les données cliniques indiquent que l’acitrétine passe dans le lait humain. Par conséquent, les mères qui allaitent ne doivent pas prendre Taro-Acitretin à cause des risques d’effets indésirables graves chez le nourrisson. Les femmes ne doivent pas allaiter pendant au moins 3 ans après l’arrêt de Taro-Acitretin.
Consommation d’alcool (présent dans des boissons, des aliments ou des médicaments) :
- Chez les femmes aptes à procréer pendant le traitement par Taro-Acitretin : Elles doivent s’abstenir de toute consommation d’alcool durant le traitement et les 2 mois qui suivent la fin du traitement. Des données cliniques indiquent que l’ingestion concomitante d’acitrétine et d’alcool peut donner lieu à la formation d’étrétinate, le promédicament de l’acitrétine. Des concentrations mesurables d’étrétinate ont été détectées dans des échantillons plasmatiques de patients ayant reçu Taro-Acitretin. L’étrétinate est fortement tératogène, et sa demi-vie (d’environ 120 jours) est plus longue que celle de l’acitrétine. On n’a pas déterminé combien de temps il faut attendre après la fin du traitement par Taro-Acitretin pour assurer qu’il ne subsiste aucune quantité décelable d’étrétinate dans le sang. L’étrétinate a une longue phase d’élimination. Lorsqu’on a utilisé l’étrétinate comme traitement principal, cette substance a été décelée dans le sang de certains patients jusqu’à 2,9 ans après l’arrêt du traitement.
- Il est conseillé aux patients de sexe masculin d’éviter ou de limiter la consommation d’alcool pendant le traitement par Taro-Acitretin ainsi que durant les 2 mois qui suivent la fin du traitement.
- On ignore si des substances autres que l’éthanol sont associées à la transestérification de l’acitrétine en étrétinate. Voir 9.4 INTERACTIONS MÉDICAMENT-MÉDICAMENT.
- Patients atteints d’un dysfonctionnement hépatique ou rénal grave.
- Patients ayant depuis longtemps un taux anormalement élevé de lipides sanguins.
- Patients prenant des tétracyclines. Étant donné que l’acitrétine et la tétracycline peuvent provoquer une augmentation de la pression intracrânienne, leur utilisation conjointe est contre-indiquée. Voir 9.4 INTERACTIONS MÉDICAMENT-MÉDICAMENT.
- Patients sous méthotrexate. On a fait état d’un risque accru d’hépatite consécutivement à l’utilisation concomitante de méthotrexate et d’étrétinate. Par conséquent, l’utilisation conjointe de méthotrexate et d’acitrétine est également contre-indiquée. Voir 9.4 INTERACTIONS MÉDICAMENT-MÉDICAMENT.
- Hypervitaminosis A. L’administration de l’acitrétine en concomitance avec la vitamine A ou d’autres rétinoïdes est contre-indiquée en raison du risque accru d’hypervitaminose A. Voir 9.4 INTERACTIONS MÉDICAMENT-MÉDICAMENT.
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Prévention de la grossesse : Taro-Acitretin doit être prescrit uniquement par des médecins expérimentés dans l’emploi de rétinoïdes à action générale. Voir 1 INDICATIONS. Des renseignements complets sur le risque tératogène et les mesures strictes de prévention de la grossesse doivent être fournies par le médecin à tous les patients, hommes et femmes. De plus, quand le médecin prescrit ce médicament à des femmes aptes à procréer, il doit utiliser le Programme de prévention de la grossesse du fabricant de Taro-Acitretin. Le Guide du programme pour les prescripteurs explique toutes les composantes du programme et comment les utiliser au mieux. Le Programme de prévention de la grossesse comprend 2 livrets éducatifs : un livret de directives générales s’adressant à tous les patients (hommes et femmes) et un livret sur le Programme de prévention de la grossesse qui contient des renseignements à l’intention des femmes aptes à procréer, notamment sur les mesures contraceptives efficaces obligatoires et les tests de grossesse spécifiés. Tous les patients (hommes et femmes) doivent prendre connaissance de cette information au cours de la période d’évaluation initiale avant que ne débute la prise de Taro-Acitretin, et le médecin prescripteur doit guider ses patients dans ce processus. La liste de contrôle des critères à respecter dans le cadre du Programme de prévention de la grossesse doit être remplie par le médecin lors de l’évaluation initiale de toute femme apte à procréer. De plus, le livret du Programme de prévention de la grossesse du fabricant de Taro-Acitretin comprend des questions d’auto-évaluation par la patiente et des réponses pour améliorer la compréhension du risque tératogène. Tous les patients (hommes et femmes) doivent lire, comprendre et signer le Formulaire de consentement éclairé du Programme de prévention de la grossesse. Voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive, 7.1.1 Grossesse et 7.1.2 Allaitement. Les documents du Programme de prévention de la grossesse du fabricant de Taro-Acitretin sont disponibles sur le site http://www.taro-acitretin.ca. Les documents peuvent également être demandés en appelant le service à la clientèle de Sun Pharma Canada au (sans frais) 1-800-268-1975. |
|---|
Fonction hépatique : Des cas d’ictère accompagné d’une hausse des taux sériques de bilirubine et des transaminases, d’hépatite toxique et de lésions hépatiques aiguës réversibles se sont produits chez des patients ayant reçu l’acitrétine au cours des études cliniques. Des cas d’hépatite et de décès d’origine hépatique se sont produits chez des patients qui prenaient de l’étrétinate (dont l’acitrétine est le métabolite actif). Il convient d’évaluer la fonction hépatique avant de commencer le traitement par Taro-Acitretin et de la surveiller pendant le traitement. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique et Surveillance et examens de laboratoire. Système nerveux : On a fait état de rares cas de pseudo-tumeur cérébrale (hypertension intracrânienne bénigne) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux). Fonction psychiatrique : Le traitement par des rétinoïdes à action générale peut causer des changements d’humeur tels qu’irritabilité, agressivité, dépression, trouble psychotique, idées suicidaires / automutilation et suicide (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction psychiatrique). |
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Taro-Acitretin doit être prescrit uniquement par des médecins qualifiés qui ont de l’expérience dans l’emploi des rétinoïdes à action générale et qui comprennent le risque d’effets tératogènes liés au traitement par Taro-Acitretin. Lorsqu’ils prescrivent ce médicament, les médecins doivent utiliser le Programme de prévention de la grossesse du fabricant de Taro-Acitretin. Des renseignements complets sur le risque tératogène et les mesures strictes de prévention de la grossesse doivent être fournis par le médecin à tous les patients, hommes et femmes. Voir 2 CONTRE-INDICATIONS et 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
La pharmacocinétique, l’efficacité clinique et la fréquence des effets indésirables de Taro-Acitretin varient d’un patient à l’autre. La posologie nécessaire pour obtenir un effet thérapeutique maximal et un minimum d’effets indésirables doit être adaptée à chaque cas
4.2 Posologie recommandée et ajustement posologique
Les gélules doivent être prises de préférence 1 fois par jour au cours d’un repas ou après un repas. Ce qui suit sert de guide :
Traitement initial
Le traitement par Taro-Acitretin devrait débuter à la posologie de 25 mg par jour prise en 1 seule dose avec le repas principal. Après 4 semaines, si la réponse n’est pas satisfaisante et s’il n’y a pas d’effets toxiques, on peut graduellement augmenter la dose jusqu’à un maximum de 75 mg par jour. Au besoin, on peut diminuer la dose en vue de réduire au minimum les effets indésirables.
Traitement d’entretien
Psoriasis : Après la réponse initiale au traitement, on peut prescrire des doses d’entretien de 25 à 50 mg par jour. La dose d’entretien doit être établie en fonction de l’efficacité clinique et de la tolérabilité. Dans certains cas, il peut être nécessaire d’augmenter la dose jusqu’à un maximum de 75 mg par jour.
En général, le traitement devrait être interrompu lorsque les lésions ont suffisamment disparu. Les rechutes peuvent être traitées de la façon indiquée pour le traitement initial.
Autres troubles de la kératinisation : Pour les troubles de la kératinisation, les doses d’entretien peuvent aller de 10 mg à un maximum de 50 mg par jour.
4.4 Administration
Les gélules Taro-Acitretin doivent être prises de préférence 1 fois par jour au cours d’un repas ou après un repas.
4.5 Dose oubliée
En cas d’oubli d’une dose, celle-ci doit être prise dès que l’oubli est constaté. Cependant, s’il est bientôt l’heure de la prochaine dose, la dose oubliée doit être omise, et le patient doit reprendre son horaire de traitement habituel.
Il ne faut pas doubler la dose le lendemain.
5 SURDOSE
Aucun cas de surdosage aigu par l’acitrétine n’a été signalé jusqu’à maintenant. En cas de surdosage aigu, il faut arrêter le traitement par l’acitrétine immédiatement. Un lavage d’estomac devrait être envisagé au cours des premières heures suivant une surdose par ingestion. Les signes et les symptômes d’un surdosage par l’acitrétine sont identiques à ceux d’une intoxication aiguë par la vitamine A : céphalées intenses, nausées ou vomissements, somnolence, irritabilité et prurit. Un traitement spécifique n’est pas nécessaire en raison de la faible toxicité aiguë de la préparation. On a signalé une augmentation de la pression intracrânienne dans des cas de surdosage vitaminique A, tant aigus que chroniques, et lors de l’administration de doses thérapeutiques d’acitrétine. Il faut surveiller étroitement les patients ayant pris une dose excessive de Taro-Acitretin en vue de déceler tout signe d’hypertension intracrânienne. Si le surdosage survient chez un patient recevant déjà des doses thérapeutiques de Taro-Acitretin, on doit interrompre immédiatement l’administration du médicament.
Toutes les femmes aptes à procréer qui ont pris une dose excessive de Taro-Acitretin doivent :
- se prêter à un test de grossesse au moment du surdosage.
- utiliser une forme de contraception efficace pendant au moins 3 ans après le surdosage.
Si le test de grossesse est positif, la patiente doit recevoir des conseils complets sur les risques graves pour le fœtus que provoque l’exposition à Taro-Acitretin. Le médecin et la patiente doivent discuter s’il est souhaitable de mener la grossesse à terme. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive, Risque tératogène.
| Pour la prise en charge d’une surdose soupçonnée au médicament, communiquez immédiatement avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | 10 mg, 25 mg | Ingrédients non médicinaux (en ordre alphabétique) : acide sorbique, cellulose microcristalline, dioxyde de titane, gélatine, gomme laque, hydroxyde d’ammonium, hydroxyde de potassium, laurylsulfate de sodium, maltodextrine, oxyde de fer jaune, oxyde de fer noir, oxyde de fer rouge et propylèneglycol. |
Taro-Acitretin 10 : Gélule de gélatine dure contenant 10 mg d’acitrétine. Gélules brunes et blanches portant l’inscription « 024 » à l’encre noire.
Taro-Acitretin 25 : Gélule de gélatine dure contenant 25 mg d’acitrétine. Gélules brunes et jaunes portant l’inscription « 25 » à l’encre noire.
Taro-Acitretin en gélules à 10 mg ou à 25 mg est présenté en emballages alvéolés Alu/Alu de 30 gélules (3 x 10) par unité.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
- Aggravation transitoire :
Les patients doivent être informés qu’une aggravation transitoire de leur psoriasis peut survenir au cours de la période initiale de traitement par Taro-Acitretin (acitrétine), mais elle ne nécessite habituellement aucun ajustement posologique. Il convient de souligner que, à l’heure actuelle, toutes les conséquences de l’administration à vie de l’acitrétine ne sont pas connues.
- Don de sang :
Les femmes aptes à procréer ne doivent pas recevoir de transfusion de sang provenant de patients traités par Taro-Acitretin. Par conséquent, le don de sang provenant de tout patient (homme ou femme) traité par Taro-Acitretin est interdit durant le traitement et pendant 3 ans après la fin du traitement par Taro-Acitretin en raison du risque pour les femmes aptes à procréer qui recevraient du sang de patients traités par Taro-Acitretin.
Appareil cardiovasculaire
Il faut doser le cholestérol sérique et les triglycérides sériques (à jeun) avant le début du traitement par Taro-Acitretin et par la suite à intervalles de 4 semaines jusqu’à ce que l’on ait établi l’effet du médicament sur les lipides, ce qui prend généralement de 4 à 8 semaines. Ensuite, le dosage doit se faire tous les 3 mois pendant le traitement. On a noté une hausse des taux sériques de triglycérides chez environ 65 % des patients ayant reçu l’acitrétine durant les études cliniques. Les taux de lipoprotéines de haute densité (HDL) ont diminué chez environ 30 % des patients. On a signalé une hausse de la cholestérolémie chez environ 9 % des patients. Ces effets de l’acitrétine ont été réversibles à l’arrêt du traitement.
Chez les patients souffrant de diabète, d’alcoolisme ou d’obésité ou présentant des facteurs de risque cardiovasculaire ou un trouble du métabolisme des lipides qui sont traités par l’acitrétine, il peut être nécessaire de vérifier plus fréquemment les taux sériques de lipides et (ou) la glycémie.
Les conditions prédisposant à l’hypertriglycéridémie comprennent le diabète sucré, l’obésité, une consommation plus élevée d’alcool et des antécédents familiaux de ces conditions.
L’hypertriglycéridémie et des taux réduits de HDL peuvent augmenter le risque cardiovasculaire d’un patient. De plus, l’élévation du taux sérique de triglycérides à plus de 800 mg/dL a été associée à la pancréatite fulminante mortelle. Il faut donc s’efforcer de normaliser toute hausse significative du taux de triglycérides ou toute diminution du taux des HDL par une réduction du poids ou par une diminution de l’apport alimentaire en graisses et de la consommation d’alcool tout en poursuivant le traitement par Taro-Acitretin. La consommation d’alcool est contre-indiquée pendant le traitement par Taro-Acitretin ainsi que durant les 2 mois qui suivent la fin du traitement. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES, 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire et 8 EFFETS INDÉSIRABLES.
Si, malgré ces mesures, l’hypertriglycéridémie et un faible taux de HDL persistent, il convient alors d’envisager l’arrêt du traitement par Taro-Acitretin. Si ces conditions persistent, on ne peut pas exclure un risque associé d’athérogenèse. Des rapports postcommercialisation font état de cas d’infarctus aigu du myocarde, de thromboembolie et d’accident vasculaire cérébral chez des patients traités par l’acitrétine. Voir 8 EFFETS INDÉSIRABLES.
Des cas d’hyperperméabilité capillaire / de syndrome de l’acide rétinoïque ont été signalés avec le traitement par l’acitrétine après la commercialisation du produit.
Conduite de véhicules et utilisation de machines
Il faut faire preuve de prudence lors de la conduite d’un véhicule ou de l’utilisation d’un véhicule ou de machines potentiellement dangereuses.
Une diminution de la vision nocturne et une vision trouble ont été signalées en lien avec le traitement par l’acitrétine (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle). Il faut avertir les patients de l’éventualité de ce problème et leur conseiller d’être prudents lorsqu’ils conduisent ou utilisent un véhicule la nuit.
Oreille/nez/gorge
Une déficience auditive et des tintements dans les oreilles ont été signalés chez quelques patients traités par l’acitrétine. Les patients qui présentent ces problèmes doivent arrêter le traitement par Taro-Acitretin et être orientés vers un spécialiste afin de subir une évaluation plus approfondie.
Système endocrinien et métabolisme
- Tolérance au glucose :
Chez les diabétiques et les patients qui présentent des facteurs de risque ou ont des antécédents familiaux de diabète, les rétinoïdes peuvent modifier la tolérance au glucose. Il faut donc surveiller la glycémie plus souvent au début du traitement. Des valeurs élevées de la glycémie à jeun ont été signalées, et de nouveaux cas de diabète ont été diagnostiqués pendant le traitement par l’acitrétine. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire, 9 INTERACTIONS MÉDICAMENT-MÉDICAMENT, Tableau 4- Sulfonylurée (glyburide) et 8 EFFETS INDÉSIRABLES.
Appareil digestif
On a observé une relation temporelle entre l’administration de rétinoïdes et la survenue de maladies inflammatoires de l’intestin (y compris l’iléite régionale, la colite et des hémorragies) chez des personnes sans antécédents de troubles intestinaux. Par conséquent, on peut s’attendre à ce que certains patients traités par Taro-Acitretin puissent développer une maladie inflammatoire de l’intestin. Les patients présentant des douleurs abdominales, des saignements rectaux ou une diarrhée sévère devraient cesser immédiatement de prendre Taro-Acitretin.
Fonctions hépatique, biliaire et pancréatique
- Hépatotoxicité :
La fonction hépatique doit être évaluée avant d’amorcer le traitement par Taro-Acitretin, toutes les 4 semaines durant les 2 premiers mois de traitement, puis au moins tous les 3 mois pendant le traitement. Si les résultats obtenus sont anormaux, les analyses devront être effectuées toutes les semaines. Si la fonction hépatique se détériore ou ne revient pas à la normale, on doit arrêter d’administrer Taro-Acitretin. Dans ces cas, il est souhaitable de continuer à surveiller la fonction hépatique pendant au moins 3 mois. On a noté une hausse des taux d’AST (SGOT), d’ALT (SGPT) ou de LDH chez 20 à 28 % des patients traités par l’acitrétine. Un des 329 patients ayant reçu l’acitrétine dans le cadre des études cliniques a eu un ictère clinique, accompagné d’une hausse des taux sériques de bilirubine et des transaminases, considéré comme étant peut-être lié au traitement par l’acitrétine. Les résultats des tests de la fonction hépatique effectués chez ce patient sont redevenus normaux après l’interruption du traitement par l’acitrétine.
Si une hépatotoxicité est soupçonnée durant le traitement par Taro-Acitretin, il faut interrompre la prise du médicament et effectuer des examens plus poussés pour établir la cause du problème.
Dans le cadre d’études cliniques, 652 patients ont reçu de l’étrétinate (l’acitrétine en est le métabolite actif). Dix d’entre eux ont présenté une hépatite clinique ou histologique dont le lien avec le traitement par l’étrétinate était considéré comme possible ou probable. Quatre décès liés à l’hépatite ont été signalés à l’échelle mondiale; 2 de ces patients avaient reçu de l’étrétinate pendant 1 mois ou moins avant de présenter des symptômes d’hépatite. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire, et 8 EFFETS INDÉSIRABLES.
Pancréatite :
On a fait état de quelques cas de pancréatite fulminante mortelle chez des patients traités par l’acitrétine et d’autres rétinoïdes. Dans certains cas, la pancréatite a été associée à une hausse des taux sériques de triglycérides qui ont dépassé 800 mg/dL ou 9 mmol/L. Voir 8 EFFETS INDÉSIRABLES. Il faut donc s’efforcer de normaliser toute hausse significative du taux de triglycérides; voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire. Le traitement par Taro-Acitretin doit être interrompu si l’hypertriglycéridémie ne peut être maîtrisée ou si des symptômes de pancréatite surviennent.
Système immunitaire
Des réactions anaphylactiques ont été rapportées très rarement. Chez les individus traités par un rétinoïde à action générale, ces réactions se sont révélées plus graves lorsqu’il y avait eu exposition préalable à des rétinoïdes topiques. Les réactions allergiques graves, dont l’hypersensibilité à l’acitrétine, commandent l’interruption du traitement et une étroite surveillance.
Surveillance et examen de laboratoire
- Tests de grossesse :
Avant le début du traitement par l’acitrétine, 2 tests de grossesse (ayant un seuil de sensibilité d’au moins 25 mUI/mL) doivent être effectués dans un laboratoire autorisé. Le premier test (dont le résultat doit être négatif) est effectué lors de l’évaluation initiale alors qu’on envisage le traitement par l’acitrétine, et le second test (de confirmation) (dont le résultat doit aussi être négatif) sera effectué tout au plus 3 jours avant que la première dose ne soit administrée. Pendant le traitement, des tests de grossesse doivent être réalisés à intervalles de 28 jours. Un test de grossesse dont le résultat doit être négatif, réalisé tout au plus dans les 3 jours préalables aux consultations mensuelles pour le renouvellement de l’ordonnance, est obligatoire. Après l’arrêt du traitement, les tests de grossesse doivent être effectués à intervalles de 1 à 3 mois pendant une période de 3 ans après l’administration de la dernière dose. Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive, Risque tératogène.
- Surveillances des lipides :
Il faut doser le cholestérol sérique et les triglycérides sériques (à jeun) avant d’amorcer le traitement par l’acitrétine, puis à intervalles de 4 semaines jusqu’à ce que l’on ait établi l’effet du médicament sur les lipides, ce qui prend généralement de 4 à 8 semaines et, par la suite, tous les 3 mois durant le traitement. Voir 7 MISESE EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire.
Chez les patients souffrant de diabète, d’alcoolisme ou d’obésité ou présentant des facteurs de risque cardiovasculaire ou un trouble du métabolisme des lipides qui sont traités par l’acitrétine, il est nécessaire de vérifier plus fréquemment les taux sériques de lipides et (ou) la glycémie et d’autres indicateurs cardiovasculaires, par exemple, la tension artérielle. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire.
- Surveillance du glucose :
Chez les diabétiques et les patients qui présentent des facteurs de risque ou ont des antécédents familiaux de diabète, les rétinoïdes peuvent modifier la tolérance au glucose. Il faut donc surveiller la glycémie plus souvent au début du traitement. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme.
- Signes de dépression :
Si des symptômes de dépression apparaissent ou s’aggravent durant la prise de l’acitrétine, le traitement doit être interrompu promptement, et le patient doit être dirigé vers les ressources qui lui permettront de recevoir une évaluation, un traitement et un counseling psychiatriques appropriés. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction psychiatrique.
- Fonction hépatique :
La fonction hépatique doit être évaluée avant d’amorcer le traitement par Taro-Acitretin, toutes les 4 semaines durant les 2 premiers mois de traitement, puis au moins tous les 3 mois pendant le traitement. Si les résultats obtenus sont anormaux, les analyses devront être effectuées toutes les semaines ou l’on devra arrêter le traitement. Toutefois, il est souhaitable de continuer à surveiller la fonction hépatique pendant au moins 3 mois. On a noté une hausse des taux d’AST (SGOT), d’ALT (SGPT) ou de LDH chez 20 à 28 % des patients traités par l’acitrétine. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique, biliaire et pancréatique.
- Os :
Les adultes, et plus particulièrement les personnes âgées, recevant un traitement par l’acitrétine doivent être examinés périodiquement afin que soient détectées de potentielles anomalies de l’ossification. En cas de telles anomalies, on doit discuter de l’arrêt du traitement avec le patient, après une soigneuse analyse des risques et des avantages.
Appareil musculosquelettique
Dans les études cliniques ayant porté sur l’acitrétine, on a évalué les patients de façon prospective en vue de déceler tout signe de formation ou de modification d’anomalies osseuses au niveau de la colonne vertébrale après 6 mois de traitement. Parmi les 262 patients traités par l’acitrétine, 7 % présentaient des anomalies préexistantes de la colonne qui se sont modifiées ou qui ont progressé. Les modifications comprenaient : bec-de-perroquet, ossification intervertébrale antérieure, hyperostose squelettique idiopathique diffuse et rétrécissement ou destruction de l’espace vertébral cervical. Au cours de la période de 6 mois d’observation, aucune modification osseuse n’a été observée chez les patients dont les radiographies étaient normales avant le traitement. D’autres rétinoïdes, dont l’étrétinate, ont été associés à la formation de calcification extraosseuse et (ou) d’hyperostose. On a signalé des cas de calcification des ligaments de la colonne vertébrale, des tendons d’insertion des bras et des jambes et des membranes intraosseuses au niveau des bras et des jambes. Des modifications hyperostosiques au niveau des vertèbres, des avant-bras, des hanches, des acétabulums, des jambes et des calcanéums ont également été signalées. On ne sait pas si la calcification extraosseuse et (ou) l’hyperostose sont progressives. Il peut être utile de prendre des radiographies de la colonne cervicale, dorsale et lombaire avant le traitement lorsqu’on surveille les patients recevant un traitement de longue durée par l’acitrétine. Il peut être important de déceler le plus tôt possible tout symptôme musculosquelettique associé à Taro-Acitretin. Certaines données indiquent que les modifications visibles par scintigraphie surviennent avant les changements décelés par radiographie. Les modifications décelées à la scintigraphie peuvent disparaître après l’arrêt du traitement par Taro-Acitretin, mais les modifications visibles à la radiographie peuvent persister. Il peut être important de soumettre les patients recevant Taro-Acitretin à des scintigraphies osseuses puisque les modifications révélées par cet examen semblent précéder les modifications visibles à la radiographie.
Les adultes, et plus particulièrement les personnes âgées, recevant un traitement de longue durée par l’acitrétine doivent être examinés périodiquement afin que soient détectées de potentielles anomalies de l’ossification. En cas de telles anomalies, on doit discuter de l’arrêt du traitement avec le patient, après une soigneuse analyse des risques et des avantages. Voir 1 INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire.
Les possibles effets indésirables apparentés qui ont été liés à l’utilisation de Taro-Acitretin et d’autres rétinoïdes sont : ostéoporose, ostéopénie, fracture osseuse, retard de consolidation de fractures osseuses, myalgies, arthralgies et hausse du taux sérique de créatine phosphokinase.
Quelques cas de changements osseux chez des enfants recevant un traitement de longue durée par l’étrétinate ont été signalés, dont une ossification prématurée des cartilages de conjugaison (épiphysaires), une hyperostose squelettique et une calcification extraosseuse. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants et adolescents.
Système nerveux
- Hypertension intracrânienne bénigne (pseudo-tumeur cérébrale) :
L’acitrétine et d’autres rétinoïdes ont été associés à de rares cas d’hypertension intracrânienne bénigne (pseudo-tumeur cérébrale). Les premiers signes et symptômes de ce trouble comprennent céphalées, nausées, vomissements et troubles visuels. Les patients présentant ces symptômes doivent être avisés de cesser immédiatement le traitement par l’acitrétine. On doit les examiner à la recherche d’œdème papillaire et les adresser à un neurologue pour évaluation et traitement. Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES.
Comme les tétracyclines peuvent également augmenter la pression intracrânienne, il faut éviter leur utilisation en association avec l’acitrétine. Voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES.
Fonction visuelle
On a noté des effets ophtalmiques liés au médicament (sécheresse oculaire, irritation oculaire, chute des sourcils et des cils, blépharite et (ou) formation de croûtes au niveau des paupières, photophobie, rougeurs, orgelets récidivants, pannus et lésions cornéennes sous-épithéliales) durant le traitement par l’acitrétine chez 29 % des 252 patients qui ont été soumis à des examens ophtalmologiques. Les patients doivent être avertis qu’ils pourraient moins bien tolérer leurs verres de contact durant la période initiale du traitement.
Quelques patients ont fait état d’une baisse de la vision nocturne et d’une vue brouillée. Il faut avertir les patients de l’éventualité de tels problèmes et leur conseiller d’être prudents lorsqu’ils conduisent ou utilisent un véhicule la nuit. 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite de véhicule et utilisation de machines.
Les autres effets ophtalmiques observés chez les patients traités par l’étrétinate (promédicament de l’acitrétine) sont les suivants : baisse de l’acuité visuelle, cataracte sous-capsulaire postérieure minime, iritis, hémorragie rétinienne tachetée et scotome.
Les patients traités par Taro-Acitretin doivent être surveillés étroitement à la recherche de problèmes de la vue, et tout patient éprouvant des troubles visuels doit cesser de prendre ce médicament et consulter un ophtalmologiste.
Fonction psychiatrique
Le traitement par des rétinoïdes à action générale peut occasionner des changements d’humeur incluant irritabilité, comportement agressif et dépression. La dépression, le trouble psychotique et (ou) d’autres symptômes psychiatriques tels que sentiments agressifs ou pensées d’automutilation / suicidaires ont été rapportés chez des patients prenant des rétinoïdes à action générale, ainsi que chez les patients prenant l’acitrétine. Tous les patients doivent être examinés et suivis en vue de déceler l’apparition ou l’aggravation de symptômes de dépression durant le traitement. Avant d’instaurer un traitement par Taro-Acitretin, le médecin doit déterminer si le patient est déprimé ou présente des antécédents de dépression, y compris des antécédents familiaux de dépression majeure. Si des symptômes de dépression apparaissent ou s’aggravent durant la prise de Taro-Acitretin, le traitement doit être interrompu promptement, et le patient doit être dirigé vers les ressources qui lui permettront de recevoir une évaluation, un traitement et un counseling psychiatriques appropriés au besoin. Toutefois, l’arrêt du traitement par Taro-Acitretin pourrait ne pas soulager les symptômes et, par conséquent, une évaluation psychologique ou psychiatrique plus approfondie pourrait être nécessaire. Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Santé reproductive
Risque tératogène
L’acitrétine est fortement tératogène. L’emploi chez l’être humain de rétinoïdes à action générale a été associé à des malformations congénitales. Le risque d’anomalies fœtales importantes (p. ex. anomalies craniofaciales, malformations cardiaques et vasculaires ou malformations du système nerveux central (SNC), anomalies squelettiques et du thymus) est extrêmement élevé si une grossesse survient durant le traitement par l’acitrétine ou pendant les 3 années qui suivent l’arrêt du traitement. Tout fœtus exposé au médicament peut être touché. Le risque de donner naissance à un enfant malformé est exceptionnellement élevé si l’acitrétine est prise avant ou pendant la grossesse, indépendamment de la durée du traitement antérieur.
Des anomalies fœtales importantes liées à l’emploi d’un rétinoïde durant ou avant la grossesse ont été signalées, notamment : méningo-myélocèle, méningo-encéphalocèle, synostoses multiples, dysmorphie faciale, anophtalmie, syndactylie, absence de phalangettes, malformations des hanches, des chevilles et des avant-bras, oreilles implantées bas, palais élevé, volume crânien réduit et anomalies au niveau du crâne et des vertèbres cervicales, décelées par radiographies. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Taro-Acitretin est contre-indiqué chez toute femme apte à procréer, à moins que toutes les conditions suivantes soient remplies :
|
|---|
|
Méthode de contraception :
On recommande d’utiliser simultanément 2 méthodes contraceptives efficaces, à moins que l’abstinence soit la méthode choisie. La méthode de contraception primaire est un contraceptif hormonal combiné ou un dispositif intra-utérin, et il est recommandé qu’une méthode de contraception secondaire, c’est-à-dire un condom ou un diaphragme (cape cervicale), soit également utilisée. Les contraceptifs oraux à faible dose contenant uniquement un progestatif (pilules microdosées) ne sont pas recommandés en raison du risque possible d’interférence entre l’acitrétine et l’effet du contraceptif. Voir 9 INTERACTIONS MÉDICAMENTEUSES, Tableau 4.
Patients de sexe masculin :
Pour les patients de sexe masculin traités par l’acitrétine, les données disponibles, basées sur le degré d’exposition maternelle à partir du sperme et du liquide séminal, indiquent que le risque d’effets tératogènes est minime, voire absent. Il faut rappeler aux patients de sexe masculin qu’ils ne doivent pas partager leur médicament avec qui que ce soit, surtout pas avec des personnes de sexe féminin.
Appareil cutané
De très rares cas de réactions cutanées graves associées à l’utilisation d’autres rétinoïdes ont été signalés après la commercialisation (p. ex. érythème polymorphe [EP], syndrome de Stevens-Johnson [SJS] et nécrolyse épidermique toxique [NET]) et pourraient donc se produire avec l’emploi de l’acitrétine. Ces manifestations peuvent être graves et nécessiter une hospitalisation, menacer le pronostic vital, entraîner une défiguration, une invalidité et (ou) la mort. Il y a lieu d’arrêter le traitement par l’acitrétine si le patient présente l’une des réactions suivantes : éruption cutanée, en particulier si elle s’accompagne de fièvre et (ou) d’un malaise; conjonctivite (rougeur ou inflammation des yeux); ampoules sur les jambes, les bras ou le visage et (ou) lésions touchant la bouche, la gorge, le nez ou les yeux; desquamation ou autres réactions cutanées graves.
Le traitement par un rétinoïde intensifie les effets de la lumière ultraviolette (UV). Les patients doivent éviter l’exposition excessive à la lumière du soleil et l’utilisation non surveillée de lampes solaires. Le cas échéant, on doit utiliser un écran solaire avec un facteur de protection solaire (FPS) d’au moins 30.
On recommande d’éviter les techniques de dermabrasion chimique énergiques, les traitements cutanés au laser et l’épilation à la cire pendant le traitement par l’acitrétine et pendant une période suffisante après la fin du traitement, à cause du risque de cicatrices hypertrophiques dans les zones atypiques, de décapage épidermique et de dermatite et, plus rarement, d’hyper- ou d’hypopigmentation dans les zones traitées.
L’administration concomitante de l’acitrétine et d’agents antiacnéiques kératolytiques ou exfoliants doit être évitée, car cela pourrait exacerber l’irritation locale. Il faut conseiller aux patients d’utiliser une crème ou un onguent hydratant pour la peau ainsi qu’un baume pour les lèvres dès le début du traitement, puisque l’acitrétine est susceptible de provoquer une sécheresse de la peau et des lèvres.
Des cas de dermatite exfoliative ont été signalés avec le traitement par l’acitrétine après la commercialisation du produit.
7.1 Populations particulières
7.1.1 Grossesse
L’utilisation de Taro-Acitretin est contre-indiquée chez les femmes enceintes. L’utilisation de Taro-Acitretin est également contre-indiquée chez les femmes aptes à procréer, sauf si les conditions strictes d’utilisation sont respectées. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMORTANTES. Médecins et patientes doivent suivre le Programme de prévention de la grossesse du fabricant de Taro-Acitretin.
7.1.2 Allaitement
L’utilisation de Taro-Acitretin est contre-indiquée chez les mères qui allaitent. Les données cliniques indiquent que l’acitrétine passe dans le lait humain. Par conséquent, les femmes qui allaitent ne doivent pas prendre Taro-Acitretin en raison de la possibilité d’effets indésirables graves chez leur enfant. Les femmes ne doivent pas allaiter pour une période indéterminée d’au moins 3 ans après l’arrêt du traitement par Taro-Acitretin. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive.
7.1.3 Enfants et adolescents
L’utilisation de Taro-Acitretin chez les enfants et les adolescents n’est pas recommandée.
Des cas d’ossification des tendons et des ligaments interosseux des membres, d’hyperostose squelettique et d’ossification prématurée des cartilages de conjugaison (épiphysaires) ont été signalés avec d’autres rétinoïdes à action générale, y compris l’étrétinate, dont l’acitrétine est le métabolite actif. Comme on ne connaît pas précisément l’effet d’un traitement de longue durée par l’acitrétine sur la croissance et le développement squelettique, l’utilisation de Taro-Acitretin n’est pas recommandée chez les enfants et les adolescents. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil musculosquelettique.
7.1.4 Personnes âgées (≥ 65 ans)
Les études cliniques sur l’acitrétine ne portaient pas sur un nombre suffisant de sujets âgés de 65 ans ou plus pour pouvoir déterminer s’ils répondent au traitement différemment des sujets plus jeunes. Les patients âgés recevant un traitement par l’acitrétine doivent être examinés périodiquement de façon appropriée afin que soient détectées de potentielles anomalies de l’ossification. Voir 1 INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil musculosquelettique.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Des effets indésirables s’observent chez la plupart des patients qui reçoivent de l’acitrétine. Une aggravation des symptômes psoriasiques s’observe parfois au début de la période de traitement.
L’hypervitaminose A produit une grande variété de signes et de symptômes, principalement au niveau de l’appareil digestif (p. ex. sécheresse des lèvres qu’on peut soulager par l’application d’un onguent gras), de la peau et du tissu sous-cutané, ainsi que des systèmes musculosquelettique, hépatobiliaire et nerveux central.
Le Tableau 2 qui suit énumère les effets indésirables, regroupés par fréquence, signalés durant les études cliniques chez les patients ayant reçu l'acitrétine pour le traitement du psoriasis.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Tableau 2 : Effets indésirables signalés lors des études cliniques chez les patients ayant reçu l’acitrétine pour le traitement du psoriasis
| Classification par système/organe | TRÈS FRÉQUENT > 10 % | aFRÉQUENT 1 à 10 % |
|---|---|---|
| Troubles de l’oreille et du labyrinthe | Bouchon de cérumen Douleurs auriculaires Acouphènes | |
| Troubles oculaires | Xérophtalmie | Bléphariteb Conjonctivite / Irritation oculaire Douleurs oculaires Photophobie Déficience visuelle / Vision brouillée |
| Troubles généraux et affections au point d’administration | Frissons | Fatigue Œdème Douleur Soif |
| Classification par système/organe | TRÈS FRÉQUENT > 10 % | aFRÉQUENT 1 à 10 % |
| Troubles gastro-intestinaux | Chéilite Sécheresse buccale Sécheresse des lèvres | Douleur abdominale Saignement des gencives Gingivite Nausées Stomatite Hypersalivation |
| Infections et infestations | Rhinite | Infection Paronychie |
| Troubles du métabolisme et de la nutrition | - | Baisse de l’appétit Augmentation de l’appétit |
| Troubles musculosquelettiques et du tissu conjonctif | Arthralgie | Arthrite Dorsalgie Douleur osseuse Exostosec Myalgie |
| Néoplasies bénignes, malignes et non spécifiées (y compris kystes et polypes) | - | Granulome pyogénique |
| Troubles du système nerveux | Hyperesthésie | Céphalées Dysgueusie Hypertonie Hypoesthésie Paresthésie |
| Troubles psychiatriques | - | Insomnie Nervosité |
| Troubles de l’appareil reproducteur et affections mammaires | - | Dysfonction érectile |
| Troubles respiratoires, thoraciques et médiastinaux | Épistaxis | |
| Troubles de la peau et du tissu sous-cutané | Alopécie Peau sèche Érythème Troubles unguéaux Prurit Éruption cutanée érythémateuse Atrophie cutanée Desquamation de la peau Peau collante | Sueurs froides Dermatite bulleuse Dermatite psoriasiforme Texture anormale des cheveux Hyperhidrose Réaction de photosensibilité Purpura Séborrhée Fissures cutanées Ulcère cutané Éruption cutanée |
- a- Certains effets peuvent n’avoir aucune relation avec le traitement.
- b- D’après une revue des formulaires d’examens ophtalmologiques par un ophtalmologiste consultant (N = 252).
- c- Incidence de 7 % d’après une revue des clichés par un radiologiste consultant (N = 262).
8.3 Effets indésirables peu fréquents observes au cours des études cliniques (< 1,0 %)
Troubles de l’oreille et du labyrinthe : Surdité
Troubles oculaires : Cataracte, trouble oculairea, néovascularisation de la cornéea, lésion cornéennea, trouble lacrymal, cécité nocturne
Troubles gastro-intestinaux : Trouble anorectal, constipation, diarrhée, dyspepsie, glossite, méléna, ulcération de la langue, ulcération buccale, pancréatite, ténesme rectal, altération de la salive
Troubles généraux et affections au point d’administration : Douleur thoracique, trouble de la démarche, trouble de la cicatrisation, malaise, pyrexie
Troubles hépatobiliaires : Hépatite, ictère
Infections et infestations : Candidose, orgelet, laryngite, otite externe, pharyngite, sinusite
Anomalies des résultats des examens : Prolongation du temps de saignement, analyse d’urine anormale
Troubles du métabolisme et de la nutrition : Intolérance à l’alcool
Troubles musculosquelettiques et du tissu conjonctif : Bursite, spasmes musculaires, faiblesse musculaire, arthrose
Troubles du système nerveux : Agueusie, hypertension intracrânienne bénigne, somnolence
Troubles psychiatriques : Dépression
Troubles rénaux et urinaires : Dysurie
Troubles de l’appareil reproducteur et affections mammaires : Balanoposthite, écoulement génital
Troubles respiratoires, thoraciques et médiastinaux : Toux, dysphonie, augmentation des expectorations
Troubles de la peau et du tissu sous-cutané : Acné, œdème de Quincke, dermatite, eczéma, trouble cutané, hypertrophie cutanée, nodule cutané, odeur cutanée anormale
Troubles vasculaires : Bouffées vasomotrices, bouffées de chaleur, vasculariteb
- a D’après une revue des formulaires d’examens ophtalmologiques par un ophtalmologiste consultant (N = 252).
- b La vascularite n’a pas été signalée lors de l’emploi d’acitrétine, mais a été observée lors de la prise d’autres rétinoïdes.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitative
Le Tableau 3 ci-dessous présente les résultats hématologiques et biochimiques anormaux signalés dans les études cliniques menées chez des patients ayant reçu l’acitrétine pour le traitement du psoriasis.
Tableau 3 : Résultats hématologiques et biochimiques anormaux (comme le montre la variation en %) signalés durant les études cliniques chez les patients ayant reçu l’acitrétine pour le traitement du psoriasis
| ANOMALIES D’EXAMENS DE LABORATOIRE PAR SYSTÈME/ORGANE | VARIATION EN % DE LA HAUSSE | VARIATION EN % DE LA BAISSE | COMMENTAIRES |
|---|---|---|---|
| EXAMENS EXPLORATOIRES : | |||
| Alanine aminotransférase | 28 | Si une hépatotoxicité est soupçonnée, il faut interrompre le traitement (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTONS). | |
| Aspartate aminotransférase | 23 | ||
| Lactate-déshydrogénase sanguine | 21 | ||
| Phosphatase alcaline sanguine | 16 | ||
| Gamma-glutamyltransférase | 14 | ||
| Bilirubine conjuguée | 11 | ||
| Triglycéridémie | 65 | Les effets sur les taux de triglycérides, de cholestérol et de HDL ont été réversibles après l’arrêt du traitement par l’acitrétine. (voir 7 MISES EN GARDE ET PRÉCAUTIONS). | |
| Cholestérolémie | 9 | ||
| Lipoprotéines de haute densité (HDL) | 30 | ||
| Bilirubinémie | 2 | ||
| Globulinémie | 2 | ||
| Albuminémie | 1 | ||
| Acide urique sanguin | 17 | ||
| Créatinine sanguine | 5 | ||
| Urée sanguine | 2 | ||
| Nombre de réticulocytes | 38 | ||
| Nombre de leucocytes | 11 | 7 | |
| Nombre d’éosinophiles | 8 | ||
| Nombre de monocytes | 7 | ||
| Nombre de neutrophiles immatures | 4 | ||
| Nombre de basophiles | 3 | ||
| Nombre de neutrophiles | 16 | 5 | |
| Nombre de lymphocytes | 2 | 11 | |
| Hémoglobine | 4 | 9 | |
| Nombre de plaquettes | 2 | 6 | |
| Hématocrite | 3 | 5 | |
| Nombre de globules rouges | 2 | 3 | |
| Phosphore sanguin | 16 | 13 | |
| Potassium sanguin | 12 | 3 | |
| ANOMALIES D’EXAMENS DE LABORATOIRE PAR SYSTÈME/ORGANE | VARIATION EN % DE LA HAUSSE | VARIATION EN % DE LA BAISSE | COMMENTAIRES |
| Magnésium sanguin | 12 | 12 | |
| Sodium sanguin | 2 | 1 | |
| Calcium sanguin | 4 | 2 | |
| Chlorure sanguin | 2 | 3 | |
| Créatine phosphokinase | 37 | Autres anomalies rapportées dans les valeurs biologiques | |
| Glucose sanguin | 21 | 7 | |
| Fer sanguin | 7 | 3 | |
| Présence d’érythrocytes dans l’urine | 10 | Anomalies urinaires | |
| Présence de leucocytes dans l’urine | 7 | ||
| TROUBLES RÉNAUX et URINAIRES : | |||
| Glycosurie | 4 | Voir les autres anomalies urinaires sous EXAMENS EXPLORATOIRES plus haut. | |
| Cétonurie | 3 | ||
| Protéinurie | 2 | ||
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables ci-dessous ont été signalés après l’homologation de l’acitrétine.
Comme les effets indésirables observés après la commercialisation sont signalés volontairement et qu’ils sont survenus au sein d’une population dont on ne connaît pas la taille, il n’est pas toujours possible d’estimer leur fréquence ni d’établir un lien de causalité avec l’exposition au médicament.
Les effets indésirables signalés en lien avec l’acitrétine depuis sa commercialisation, soit spontanément soit lors des études cliniques, sont présentés ci-dessous par classe de système ou d’organes et par fréquence.
Les fréquences sont définies de la manière suivante : très fréquent (≥ 1/10), fréquent (≥ 1/ 100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
1Troubles cardiovasculaires : Fréquence indéterminée : infarctus aigu du myocarde, thromboembolie, accident vasculaire cérébral
Troubles oculaires : Très rare : kératite ulcéreuse
Troubles gastro-intestinaux : Très fréquent : soif; fréquent : troubles digestifs (p. ex. vomissements), stomatite; fréquence indéterminée : dysgueusie, hémorragie rectale
Troubles généraux et affections au point d’administration : Fréquent : œdème périphérique
Troubles du système immunitaire : Fréquence indéterminée : hypersensibilité de type I (œdème de Quincke, urticaire)
Infections et infestations: Fréquence indéterminée : vulvovaginite à Candida albicans
Anomalies des résultats des examens : Très fréquent : anomalies lipidiques (pendant le traitement par l’acitrétine à des doses élevées; il y a eu une élévation réversible des taux sériques de triglycérides et de cholestérol, en particulier chez les patients à haut risque et au cours du traitement de longue durée. Si ces conditions persistent, on ne peut pas exclure un risque associé d’athérogenèse), anomalies des résultats des épreuves de la fonction hépatique (élévation transitoire et habituellement réversible des transaminases et de la phosphatase alcaline)
Troubles du système nerveux : Peu fréquent : étourdissements; rare : neuropathie périphérique; très rare : hypertension intracrânienne bénigne
Troubles psychiatriques : Fréquence indéterminée : sentiments agressifs et(ou) idées suicidaires, trouble psychotique
Troubles respiratoires, thoraciques et médiastinaux : Très fréquent : sécheresse et inflammation des muqueuses (p. ex. rhinite)
Troubles de la peau et du tissu sous-cutané : Très fréquent : desquamation de la peau (sur toute la surface corporelle, notamment sur la paume des mains et la plante des pieds); fréquent : ongles cassants, dermatite, paronychie, fragilité cutanée; peu fréquent : rhagades; fréquence indéterminée : dermatite exfoliative, madarose, granulome pyogénique
Troubles vasculaires : Fréquence indéterminée : hyperperméabilité capillaire / syndrome de l’acide rétinoïque
1 L’acitrétine a été associée à des valeurs lipidiques anormales, dont l’hyperglycéridémie et la baisse du taux de HDL, ce qui peut potentiellement augmenter le degré de risque cardiovasculaire des patients prenant l’acitrétine.
Bien qu’aucune relation de cause à effet n’ait été établie, des rapports font état d’infarctus aigus du myocarde et d’événements thromboemboliques survenus chez des patients prenant l’acitrétine.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
Vitamine A / rétinoïdes : On doit éviter l’administration concomitante de Taro-Acitretin, de vitamine A et d’autres rétinoïdes à action générale en raison du risque d’effets toxiques additifs possible et du risque accru d’hypervitaminose A. Voir 2 CONTRE-INDICATIONS et 8.1 APERÇU DES EFFETS INDÉSIRABLES.
Méthotrexate : La coadministration de Taro-Acitretin et de méthotrexate est contre-indiquée en raison du risque accru d’hépatite signalé à la suite de l’administration concomitante de méthotrexate et d’étrétinate. Voir 2 CONTRE-INDICATIONS.
Tétracycline : La coadministration de Taro-Acitretin et d’une tétracycline est contre-indiquée puisque les 2 agents peuvent provoquer une augmentation de la pression intracrânienne. Voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux.
Alcool : Les données cliniques indiquent que l’ingestion concomitante d’acitrétine et d’alcool peut donner lieu à la formation d’étrétinate (promédicament de l’acitrétine). Voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament.
9.2 Aperçu des interactions médicamenteuses
En plus des interactions médicamenteuses graves indiquées ci-dessus (voir 9.1 Interactions médicamenteuses graves), les facteurs suivants au chapitre des interactions médicamenteuses peuvent s’appliquer :
Les examens ont révélé que l’acitrétine n’avait aucun effet sur la liaison aux protéines des anticoagulants de type coumarinique (warfarine). L’administration concomitante de phenprocoumone et d’acitrétine n’a pas d’influence sur l’effet hypothrombinémique de la phenprocoumone ou l’élimination plasmatique de l’acitrétine. L’administration concomitante d’acitrétine et de digoxine ou d’acitrétine et de cimétidine n’a pas modifié les paramètres pharmacocinétiques de l’acitrétine, de la digoxine ou de la cimétidine.
9.3 Interactions médicament-comportement
Photosensibilité : Les patients prenant Taro-Acitretin doivent éviter l’exposition excessive à la lumière du soleil et l’utilisation non surveillée des lampes solaires. Le cas échéant, on doit utiliser un écran solaire avec un facteur de protection solaire (FPS) d’au moins 30. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cutané.
Conduite de véhicules et utilisation de machines : Il faut avertir les patients de l’éventualité d’une baisse de la vision nocturne et leur conseiller d’être prudents lorsqu’ils conduisent ou utilisent un véhicule la nuit. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle.
9.4 Interactions médicament-médicament
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 4 : Interactions médicament-médicament établies ou potentielles
Médicament / Substance médicamenteuse | Réf. | Effet | Commentaire clinique |
|---|---|---|---|
| Vitamine A / rétinoïdes | T/É | Effet additif / Intoxication par la vitamine A | Risque de possibles effets toxiques additifs / hypervitaminose A (voir 2 CONTRE-INDICATION). |
| Méthotrexate | C | Additif | Risque d’hépatite (voir 2 CONTRE-INDICATIONS). |
| Tétracycline | T/É | Additif | L’acitrétine et la tétracycline peuvent tous les deux augmenter la pression intracrânienne (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux). |
| Éthanol (alcool présent dans des boissons, des aliments, des | T/É | 1Transestérification | Transformation de l’acitrétine en étrétinate (voir 2 CONTRE-INDICATIONS). |
| médicaments) | |||
| Préparations contenant uniquement un progestatif à faible dose (pilules microdosées) | É | Interférence possible avec l’effet contraceptif | Ne sont pas une forme fiable de contraception lors de la prise de l’acitrétine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive, Méthode de contraception). |
| Phénytoïne | T | Diminution partielle de la liaison aux protéines | La signification clinique est inconnue. La prudence s’impose lors de la coadministration de ces produits. |
| Sulfonylurée (glyburide) | É | Le traitement par l’acitrétine a soit augmenté directement la sensibilité à l’insuline soit interagi avec le glyburide pour augmenter la sensibilité à l’insuline. | La supervision et la surveillance attentives des patients diabétiques sont recommandées (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme). |
Légende : É = étude de cas; T = théorique
1 On ignore si des substances autres que l’éthanol sont associées à une transestérification.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
- Millepertuis :
L’emploi de l’acitrétine est associé à la dépression chez certains patients. Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction psychiatrique, et 8 EFFETS INDÉSIRABLES).
Il faut aviser au préalable les femmes aptes à procréer de ne pas s’autoadministrer du millepertuis, en raison de l’interaction possible ayant été suggérée entre cette plante médicinale et les contraceptifs hormonaux. L’hypothèse de cette interaction repose sur des rapports de métrorragies lors de la prise de contraceptifs oraux peu après le début de la prise du millepertuis. Des cas de grossesse ont été signalés par des personnes qui ont pris en même temps des contraceptifs hormonaux et une forme quelconque de millepertuis.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’acitrétine est un rétinoïde, un composé aromatique analogue de la vitamine A. On ne connaît pas le mode d’action de l’acitrétine. Des données montrent toutefois qu’elle exerce de nombreux effets à divers niveaux cellulaires et subcellulaires. Ces effets comprennent : régulation de la synthèse de l’ARN/ADN, modulation de facteurs influant sur la prolifération épidermique, modification de la synthèse des glycoprotéines et modulation de la réponse immunitaire. Quel que soit le mode d’action exact de l’acitrétine, son effet le plus important est la modulation de la différenciation cellulaire au niveau de l’épiderme, permettant de rétablir un schéma de croissance cellulaire plus normal.
10.2 Pharmacodynamie
L’emploi de l’acitrétine chez les patients psoriasiques produit une amélioration qui se traduit par une diminution des squames, de l’érythème et de l’épaisseur des lésions, ainsi qu’une réduction de l’inflammation au niveau de l’épiderme et du derme.
10.3 Pharmacocinétique
Absorption
L’absorption orale de l’acitrétine a été optimale (environ le double) quand ce produit a été pris avec des aliments plutôt qu’à jeun. L’absorption orale de l’acitrétine a augmenté proportionnellement à la dose. La biodisponibilité absolue moyenne de la gélule d’acitrétine à 50 mg a été d’environ 59 %. La biodisponibilité de l’acitrétine administrée sous forme de gélules à 10 mg et à 25 mg était meilleure (90 % et 105 %, respectivement) que celle de l’acitrétine à 25 mg administrée sous forme de suspension orale. Après l’administration de doses multiples, les concentrations plasmatiques d’acitrétine ont atteint l’état d’équilibre en 2 semaines et ont augmenté de façon proportionnelle à la dose. Chez les patients psoriasiques ayant reçu le médicament (10 à 50 mg/jour) pendant 8 semaines, les concentrations minimales moyennes d’acitrétine, à l’état d’équilibre, ont varié de 6 à 25 ng/mL.
Distribution et métabolisme
L’acitrétine est liée à plus de 98 % aux protéines plasmatiques, principalement à l’albumine. Après l’absorption orale, l’acitrétine est métabolisée par simple transformation en sa forme isomérique 13-cis (métabolite principal). L’acitrétine et la 13-cis-acitrétine (isomère de l’acitrétine) sont toutes 2 éliminées de l’organisme principalement par biotransformation en conjugués et en produits de dégradation à chaîne courte. Les concentrations plasmatiques minimales à l’état d’équilibre de ce métabolite biologiquement actif sont 5 à 6 fois plus élevées que celles de l’acitrétine et diminuent de façon parallèle à celles de la substance mère. Le taux d’accumulation moyen du métabolite était de 0,9, et les concentrations minimales moyennes (~116 ng/mL) sont demeurées constantes tout au long de l’étude.
Des taux mesurables d’étrétinate, dont l’acitrétine est le métabolite actif, ont été décelés dans les échantillons de plasma de patients ayant reçu l’acitrétine. La consommation d’alcool est un facteur qui a peut-être contribué à la présence d’étrétinate chez ces patients. Dans une étude avec permutation dans les 2 sens menée chez des volontaires en bonne santé, il y a eu formation d’étrétinate chez tous les sujets (10 sujets) après l’ingestion par voie orale d’une dose unique de 100 mg d’acitrétine en présence d’alcool (1,4 g/kg d’éthanol pendant environ 3 heures). Les concentrations maximales d’étrétinate mesurées chez ces sujets ont varié de 22 à 105 ng/mL (moyenne : 55 ng/mL). L’étrétinate a une longue phase d’élimination. Quand l’acitrétine a été administrée en l’absence d’éthanol dans cette étude, les concentrations d’étrétinate n’était pas mesurables. Toutefois, la possibilité de formation d’étrétinate à partir de l’acitrétine en l’absence d’éthanol ne peut être exclue. Quand l’étrétinate a été utilisé comme traitement principal, cette substance a été décelée dans le sang de certains patients jusqu’à 2,9 ans après l’arrêt du traitement. On a évalué 240 patients psoriasiques traités par l’acitrétine (5 à 60 mg/jour) chez qui la consommation d’alcool n’avait pas été restreinte. Les concentrations d’étrétinate étaient mesurables (plage : 5 à 62 ng/mL) chez 7,5 % des patients. Chez 27 % de ces 240 patients, l’étrétinate était présent à l’état de trace dans le plasma, mais les concentrations n’étaient pas mesurables.
Élimination
Chez les patients ayant reçu des doses orales multiples d’acitrétine pendant des périodes allant jusqu'à 9 mois, la gamme des valeurs de la demi-vie d’élimination (t1/2) qui ont été observées variait entre 33 et 92 heures pour l’acitrétine (moyenne harmonique = 48 heures) et entre 28 et 123 heures pour la cisacitrétine (moyenne harmonique = 64 heures). La demi-vie d’élimination terminale moyenne du métabolite était de 75 heures (plage : 53 à 99 heures).
Populations particulières et états pathologiques
- Personnes âgées :
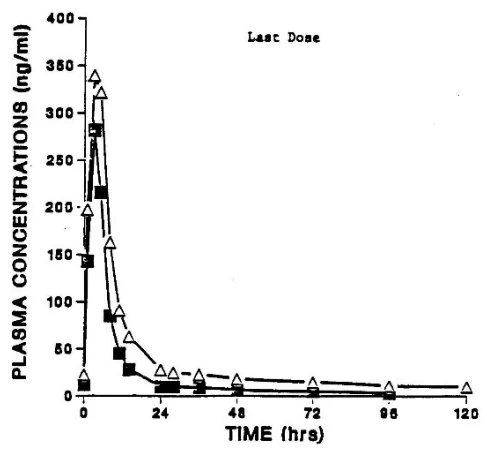
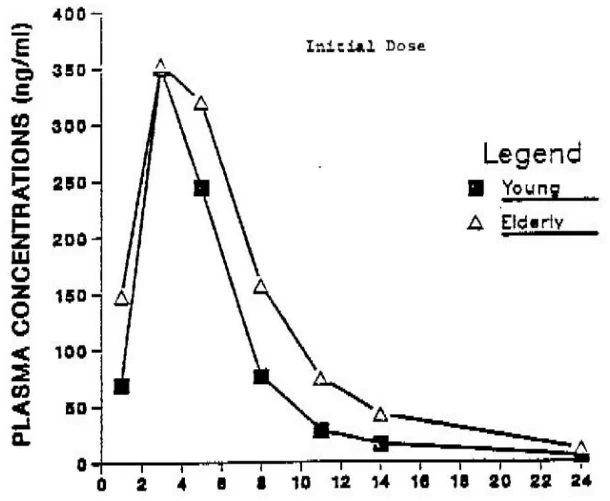
L’effet de l’âge sur la pharmacocinétique de l’acitrétine a été étudié lors de l’administration de doses orales uniques et multiples d’acitrétine à 8 hommes âgés (âge : 64 à 72 ans; poids : 67,2 à 89 kg) et à 6 hommes jeunes et en bonne santé (âge : 24 à 32 ans; poids : 60 à 89 kg). Les concentrations plasmatiques d’acitrétine évaluées d’après l’aire sous la courbe (ASC0-24) étaient de 49 % supérieures chez les sujets âgés après les première et dernière doses du médicament (Figure 1). Les concentrations plasmatiques minimales d’acitrétine à l’état d’équilibre étaient en outre 2 fois plus élevées chez les sujets âgés lors du traitement par des doses orales multiples de 25 mg. La demi-vie d’élimination terminale de l’acitrétine variait entre 37 et 96 heures chez les sujets âgés (moyenne harmonique = 54 heures) et entre 39 et 70 heures chez les sujets jeunes (moyenne harmonique = 53 heures).
Figure 1 : Profils des concentrations plasmatiques moyennes d’acitrétine en fonction du temps après les première et dernière doses orales d’acitrétine chez des sujets jeunes ou âgés
- Insuffisance rénale :
Insuffisance rénale en phase terminale
Une étude préliminaire a été effectuée chez 3 hommes atteints d’insuffisance rénale en phase terminale et soumis à l’hémodialyse (âge : 29 à 63 ans; poids : 56 à 73 kg) qui ont reçu par voie orale une dose unique de 50 mg d’acitrétine conjointement avec des aliments. La pharmacocinétique de l’acitrétine n’a pas semblé être modifiée chez l’un ou l’autre des 3 sujets. De plus, les concentrations plasmatiques artérielles et veineuses d’acitrétine étaient pratiquement identiques, et ni le médicament ni son métabolite n’ont été retrouvés dans le dialysat.
Animaux
L’absorption et le sort de l’acitrétine chez l’animal correspondent en général à la pharmacocinétique de l’acitrétine chez l’humain. Chez le chien et le singe, l’absorption orale de l’acitrétine a été rapide, et les concentrations plasmatiques maximales ont été atteintes en 1 à 4 heures, mais l’absorption n’était pas proportionnelle à la dose. La demi-vie d’élimination chez le chien après administration orale était d’environ 2 heures. Chez le rat, les concentrations plasmatiques d’acitrétine étaient plus élevées chez les mâles que chez les femelles. On a également constaté des différences liées au sexe chez le chien en ce qui concerne le sort de l’acitrétine : la clairance totale et le volume de distribution étaient moindres chez les femelles que chez les mâles, mais la demi-vie d’élimination est demeurée la même. L’élimination de l’acitrétine différait elle aussi, le rat éliminant 80 % de la dose dans la bile et entre 2 et 20 % dans l’urine, tandis que le chien éliminait 96 % du médicament dans les fèces et 4 %, dans l’urine.
11 CONSERVATION, STABILITÉ ET MISES AU REBUT
Garder entre 15 et 25 °C à l’abri de la chaleur et de la lumière. Craint l’humidité : conserver le produit dans son emballage d’origine.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Garder hors de la portée des enfants. Ne pas utiliser le médicament après la date de péremption (EXP) indiquée sur l’emballage. L’acitrétine est fortement tératogène. En raison du risque de malformations fœtales, ce médicament (gélules) ne doit pas être partagé avec d’autres personnes. Toute quantité inutilisée ou tout produit périmé (expiré) doit être rapporté à la pharmacie qui s’occupera de la mise au rebut.
PART II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Acitrétine
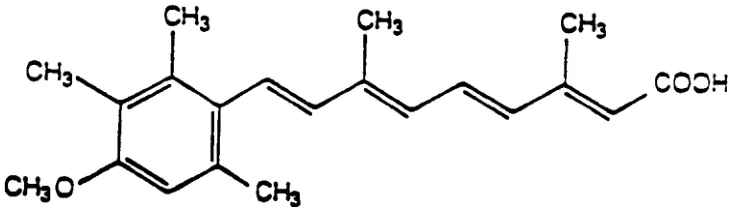
Nom chimique : Acide tout-trans-9-(4-méthoxy-2,3,6-triméthylphényl)-3,7-diméthyl-2,4,6,8-nonatétraènoïque
Formule moléculaire : C21H26O3 Masse moléculaire : 326,44
Formule développée :
Propriétés physicochimique : L’acitrétine est une poudre cristalline de couleur jaune à jaune verdâtre, qui peut avoir une faible odeur. Elle est légèrement soluble dans un tampon aqueux au pH de 7,5 (suc intestinal artificiel) et très légèrement soluble dans l’eau. Son pKa est de 5. Son point de fusion varie entre 210 et 220 °C.
14 ÉTUDES CLINIQUES
14.1 Études clinique par indication
Plan et caractéristiques démographiques des études cliniques Résultats des études
Il n’y a pas de renseignements disponibles sur les études cliniques.
14.2 Études de biodisponibilité comparatives
Une étude de bioéquivalence croisée à double dose, randomisée, à deux traitements, trois périodes, trois séquences, répliquée, de capsules d’acitrétine 25 mg de Taro Pharmaceuticals Inc. et de PrSoriatane® (Acitretin) 25 mg capsules d’Actavis Group PTC ehf (commercialisée par Tribute Pharmaceuticals Canada Inc.) a été menée sur 60 sujets masculins adultes en bonne santé à jeun. Les résultats des 54 sujets ayant complété toutes les périodes de l’étude sont présentés ci-dessous.
Tableau 5 Résumé des données comparatives de biodisponibilité
Acitrétine (1 x 25 mg) Moyenne géométrique Moyenne arithmétique (CV%) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng·h/mL) | 658,30 739,50 (46,7) | 627,40 721,80 (52,2) | 105,2 | 96,9 à 114,1 |
ASCI (ng·h/mL) | 720,10 790,30 (42,7) | 678,50 766,60 (48,9) | 106,3 | 98,6 à 114,5 |
Cmax
(ng/ml)
100,40 117,70 (50,3) |
94,80
111,8 (55,2) 106,4 96.2 to 117.6
Tmax§ (h) | 2,60 (42,6) | 2,90 (41,2) | ||
T½§ (h) | 8,20 (79,4) | 7,60 (60,7) |
1 Taro-Acitretin (acitrétine) capsules de 25 mg, Taro Pharmaceuticals Inc.
2 capsules de PrSoriatane® (acitrétine) 25 mg, Actavis Group PTC ehf (commercialisées par Tribute Pharmaceuticals Canada Inc.); acheté au Canada.
4 Exprimé uniquement en moyenne arithmétique (CV%)
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Animaux
L’absorption et le sort de l’acitrétine chez l’animal correspondent en général à la pharmacocinétique de l’acitrétine chez l’humain. Chez le chien et le singe, l’absorption orale de l’acitrétine a été rapide, et les concentrations plasmatiques maximales ont été atteintes en 1 à 4 heures, mais l’absorption n’était pas proportionnelle à la dose. La demi-vie d’élimination chez le chien après administration orale était d’environ 2 heures. Chez le rat, les concentrations plasmatiques d’acitrétine étaient plus élevées chez les mâles que chez les femelles. On a également constaté des différences liées au sexe chez le chien en ce qui concerne le sort de l’acitrétine : la clairance totale et le volume de distribution étaient moindres chez les femelles que chez les mâles, mais la demi-vie d’élimination est demeurée la même. L’élimination de l’acitrétine différait elle aussi, le rat éliminant 80 % de la dose dans la bile et entre 2 et 20 % dans l’urine, tandis que le chien éliminait 96 % du médicament dans les fèces et 4 %, dans l’urine.
Toxicologie générale :
- Toxicité des doses uniques
DL50 (acitrétine)
| ESPÈCE | SOUCHE | VOIE | DL50 (mg/kg) | PÉRIODE D’OBSERVATION | SIGNES ET SYMPTÔMES |
|---|---|---|---|---|---|
| Souris | Fü SPF | Orale i.p. | > 8 000 > 250 < 500 | 30 jours 30 jours | Diminution de la fréquence respiratoire, alopécie, perte de poids |
| Rat | Fü SPF | Orale i.p. | > 8 000 500 | 30 jours 30 jours | Diminution de la fréquence respiratoire, alopécie, perte de poids |
| Lapin | Blanc de Nouvelle-Zélande | Orale | > 1 000 | 14 jours | Alopécie, apparence hirsute, rougeur autour des yeux, du nez, de la gueule et (ou) de la région génitale |
| Chien | Beagle | Orale | > 1 000 | 14 jours | Diarrhée |
Abréviations : DL50 = dose létale médiane; i.p. = voie intrapéritonéale.
Toxicité de doses répétées
| ESPÈCE | SOUCHE SEXE/Nbre /groupe | VOIE | DOSE/ mg/kg/jour | DURÉE /animaux/ groupe | OBSERVATIONS/RÉSULTATS |
|---|---|---|---|---|---|
| Rat | M/10 | i.v. (préparation de micelles mixtes) | 0 (témoin) 0,5 ou 2,0 | 2 semaines | Aucune mortalité; augmentation statistiquement significative du poids des glandes surrénales liée à la dose à 2,0 mg/kg/jour (13 % plus élevée que dans le groupe témoin) |
| Chien | M/3 | i.v., (préparation de micelles mixtes) | 0 (témoin) 1,0 ou 5,0 | 2 semaines | Aucune mortalité; aucune observation n’a permis de distinguer les chiens traités des chiens témoins |
| Primates | 1M/1F | Orale (préparation sous forme de poudre séchée par nébulisation) | Croissante : 20 (sem. 1) 40 (sem. 2) 80 (sem. 3) 160 (sem. 4) | 4 semaines | Aucune mortalité n’a été observée. À la fin de l’étude, le nombre d’érythrocytes avait diminué à environ 15 à 26 % des valeurs préthérapeutiques aux posologies supérieures à 40 mg/kg/jour. Le nombre de réticulocytes avait augmenté après une semaine de traitement à la dose de 20 mg/kg/jour; il dépassait de 5 à 10 fois les valeurs préthérapeutiques à la fin de la 2e semaine de l’étude, soit après une semaine de traitement à la dose de 40 mg/kg/jour. |
| Rats | M/10 | Orale (préparation sous forme de granules broyés par voie humide) | 0 (témoin) 5 10 20 40 80 | Étude préliminaire (de détermination de la gamme posologique) : 2-4 sem. | Les doses les plus élevées, soit 20 mg/kg/jour, 40 mg/kg/jour et 80 mg/kg/jour, ont été très mal tolérées. Les rats ont présenté une détérioration de l’état général, une émaciation, une diminution du diamètre des os longs, des fractures simples ou multiples et une augmentation de l’activité de la phosphatase alcaline sérique et des taux de triglycérides sériques; tous ces effets indésirables étaient liés à la dose. |
| ESPÈCE | SOUCHE SEXE/Nbre /groupe | VOIE | DOSE/ mg/kg/jour | DURÉE /animaux/ groupe | OBSERVATIONS/RÉSULTATS |
|---|---|---|---|---|---|
| Rats | M/10 | Orale (poudre séchée par nébulisation) | 0 (témoin) 1 3 5 10 15 | Étude préliminaire (de détermination de la gamme posologique) : 4 semaines | Les effets prononcés du traitement administré à raison de 10 mg/kg/jour et de 15 mg/kg/jour incluaient : pelage rugueux et terne. Hyperkératose occasionnelle de la queue, déchaussement des incisives, diminution modérée ou marquée du diamètre des os longs, épaississement en foyer des os longs et fractures simples et (ou) multiples des os longs. |
| Rats | 24/sexe/ groupe | Oral (poudre séchée par nébulisation) | 0 (témoin) 0,5*( la dose de ce groupe a été augmentée à 6,0 au cours des sem. 14 à 18) 1,0 3,0 | 6 mois (période de traitement de 26 semaines) | * Comme les doses originales n’ont entraîné aucun effet indésirable important au cours des 13 premières semaines, la dose du groupe à 0,5 a été augmentée à 6,0 au cours des semaines 14 à 18 : Les rates ont présenté une interruption du gain pondéral, une légère sensibilité à la manipulation, une tendance à une diminution de l’activité motrice, ainsi que des hausses légères ou modérées de l’activité de la phosphatase alcaline sérique [149 U/L; 96 U/L (témoin)] et des hausses des concentrations sériques de cholestérol, de triglycérides et de lipoprotéines de haute densité (25 à 70 %). Aucun changement osseux important n’a été observé chez ces femelles. Chez les rats mâles, 17/24 ont présenté les effets caractéristiques de l’hypervitaminose A : perte de poids, augmentation de la sensibilité à la manipulation, diminution de l’activité motrice, fractures, érythème, formation de croûtes cutanées et pelage rugueux. Durant la semaine 18 : augmentation (de 35 %) de la phosphatase sérique. Hausses modérées des concentrations sériques de triglycérides : [120 mg/100 mL; 70 mg/100 mL (témoin)]. Les concentrations sériques de cholestérol et de lipoprotéines de faible et de haute densité sont demeurées les mêmes. L’autopsie réalisée à la fin de cette étude a révélé des altérations modérées de l’ossification de la ligne épiphysaire des os longs chez ces rats. |
| ESPÈCE | SOUCHE SEXE/Nbre /groupe | VOIE | DOSE/ mg/kg/jour | DURÉE /animaux/ groupe | OBSERVATIONS/RÉSULTATS |
|---|---|---|---|---|---|
On a ensuite privé les animaux de médicament pendant une semaine (semaine 19) avant de reprendre l’administration de la dose de 0,5 mg/kg/jour. Les changements cliniques ont rétrocédé au cours des semaines 20 à 26. À la fin de la 26e semaine de traitement, 16 rats/sexe/groupe ont été soumis à une autopsie; on a maintenu les 8 autres rats/sexe/groupe sans traitement pendant 4 semaines afin d’étudier la réversibilité des effets. Les posologies de 0,5 mg/kg/jour et de 1,0 mg/kg/jour n’ont entraîné aucun effet indésirable. Les femelles du groupe traité à la dose de 3,0 ont présenté une diminution minimale de 4,5 % du gain pondéral, ainsi que des hausses légères ou modérées de 25 à 70 % des concentrations plasmatiques de cholestérol, de triglycérides et de lipoprotéines de faible et de haute densité. Les mâles du groupe traité à la dose de 3,0 ont présenté une diminution légèrement plus importante du gain pondéral (11 %), une augmentation de l’activité de la phosphatase alcaline sérique (10 à 15 %) et une légère tendance à une ossification prématurée de la ligne épiphysaire. Les changements cliniques ont rétrocédé lorsqu’on a ramené la dose de 6,0 à 0,5 mg/kg/jour (semaines 20 à 26) chez ce groupe, et lors de la période de rétablissement chez les autres groupes. | |||||
| Chien | 6/sexe/ groupe | Orale (poudre séchée par nébulisation en gélules de gélatine) | 0 (témoin) 5 15 50* | 1 an | Une étude préliminaire pour la détermination de la gamme posologique a été menée chez 2 chiens (1/sexe) selon un protocole de doses croissantes : [10 mg/kg/jour (semaine 1); 20 mg/kg/jour (semaine 2); 30 mg/kg/jour (semaine 3); 40 mg/kg/jour (semaine 4); 60 mg/kg/jour (semaine 5); 100 mg/kg/jour (semaine 6)]. Dans l’étude de 1 an, les chiens mâles soumis à la forte dose (50 mg/kg/jour) ont développé une grave otite externe aux semaines |
| ESPÈCE | SOUCHE SEXE/Nbre /groupe | VOIE | DOSE/ mg/kg/jour | DURÉE /animaux/ groupe | OBSERVATIONS/RÉSULTATS |
|---|---|---|---|---|---|
5 ou 6. Les mâles n’ont reçu aucun traitement durant les semaines 7 et 8, et les femelles, durant les semaines 21 et 22. Compte tenu de la récidive persistante de l’otite externe, la dose élevée a été réduite à 30 mg/kg/jour à partir de la semaine 17 chez les mâles et de la semaine 27 chez les femelles. Après 26 semaines et 1 an de traitement, on a sacrifié 2 animaux/sexe/groupe, à l’exception de 2 mâles (1 – témoin / 1 – dose élevée) qui ont été maintenus sans traitement pendant 3 mois pour vérifier la réversibilité des effets. Aux doses de 5 mg/kg/jour et de 15 mg/kg/jour, on a constaté une rougeur cutanée légère ou modérée qui, sur le plan histopathologique, se présentait sous forme d’hypertrophie ou d’hyperplasie. Les effets cutanés observés à la dose de 50 mg/kg/jour étaient sévères et ont nécessité une diminution de la dose à 30 mg/kg/jour. Autres constatations cliniques : On a noté une légère diminution du nombre de spermatozoïdes dans les testicules de 1 chien après 26 semaines de traitement à la dose de 15 mg/kg/jour; cet effet s’était amélioré après 1 an et a rétrocédé durant la période de rétablissement. Une hausse du nombre de leucocytes a été observée chez 2 chiens de chaque sexe [1,38 à 2,20 x 10¹⁰ L (traitement); 9,5 x 10⁹ L (témoin)]. On a constaté à la semaine 13 une augmentation du nombre de granulocytes non segmentés immatures (secondaire à une otite externe grave). Une femelle a présenté une ankylose cervicale. Le poids de la prostate et celui des testicules étaient réduits d’environ 50 % chez les animaux sacrifiés au bout de 6 mois, mais cette diminution de poids était moins prononcée après 1 an. Presque tous les chiens traités ont présenté certaines anomalies hypertrophiques et (ou) hyperplasiques liées à la dose au niveau de l’épiderme et des |
| ESPÈCE | SOUCHE SEXE/Nbre /groupe | VOIE | DOSE/ mg/kg/jour | DURÉE /animaux/ groupe | OBSERVATIONS/RÉSULTATS |
|---|---|---|---|---|---|
glandes sébacées et cérumineuses. De plus, chez les chiens traités par des doses élevées, on a observé une inflammation suppurée récidivante chronique modérée ou sévère du canal auditif externe. Un arrêt léger ou modéré de la spermatogenèse et l’apparition de cellules géantes multinucléées ont été observés au bout de 6 mois dans les testicules de 1 mâle traité par des doses moyennes et des 2 mâles traités par des doses élevées, mais la sévérité de ces effets a diminué à la fin de l’étude. Toutes les constatations cliniques ont rétrocédé durant la période de rétablissement. | |||||
| Rat | Wistar/ 20/sexe/ dose | Orale (préparation alimentaire) | 0 (témoin) 2 4 10 | 18 mois | Chez les groupes traités à raison de 2 mg/kg/jour et 4 mg/kg/jour, la tolérance clinique globale s’est révélée bonne. Les symptômes bénins observés dans ces groupes ont été jugés non liés au traitement, à l’exception de la formation de croûtes sur les paupières, plus fréquente chez les mâles du groupe recevant la dose de 4 mg/kg/jour. Chez les groupes traités par la dose de 10 mg/kg/jour, on a constaté une toxicité générale certaine, et le traitement a été interrompu pendant les semaines 27 et 28 ainsi que pendant les semaines 54 et 55 en raison d’effets indésirables sévères. Après 3 ou 4 mois de traitement à la dose la plus élevée, 70 % (26/37) des rats ont présenté des signes révélateurs de fractures des os longs. À la fin de l’étude, la plupart des rats de ce groupe avaient de multiples fractures osseuses. À la fin de l’étude, la plupart des rats du groupe traité par la dose de 10 mg/kg/jour avaient de multiples fractures osseuses. Chez 5 mâles et 5 femelles, on a diagnostiqué une ostéoporose grave et de multiples fractures des extrémités, des omoplates et (ou) de la colonne vertébrale. Aucune fracture osseuse n’a été observée chez les animaux des autres groupes posologiques. En plus des signes cliniques liés aux fractures osseuses, on a noté la formation de |
| ESPÈCE | SOUCHE SEXE/Nbre /groupe | VOIE | DOSE/ mg/kg/jour | DURÉE /animaux/ groupe | OBSERVATIONS/RÉSULTATS |
|---|---|---|---|---|---|
croûtes sur les paupières et le nez des animaux ayant reçu la dose élevée. Aucun changement hématologique important n’a été observé. Une diminution minime du nombre d’érythrocytes s’est manifestée après 4 semaines chez les mâles traités par la dose de 4 mg/kg/jour ou de 10 mg/kg/jour; la diminution a été maximale aux semaines 13, 26 et 39 (10 % - 4 mg/kg/jour; 12 % - 10 mg/kg/jour). On a noté une diminution du nombre d’érythrocytes au bout de 13 semaines chez les femelles du groupe ayant reçu la dose élevée; la réduction a été maximale (13 %) à la semaine 53. Dans le groupe ayant reçu la dose moyenne, la diminution du nombre d’érythrocytes n’a été significative qu’à la semaine 39. On a décelé des diminutions correspondantes minimes de l’hémoglobine et de l’hématocrite ainsi que des hausses minimes ou légères du volume globulaire moyen et de la teneur globulaire moyenne en hémoglobine chez les mâles et les femelles traités par la dose élevée et chez les mâles ayant reçu la dose moyenne. On a aussi noté une augmentation du nombre de réticulocytes chez les mâles et les femelles du groupe traité par la dose élevée. Ces valeurs excédaient parfois légèrement les limites physiologiques normales. On a constaté une faible augmentation du poids des reins, liée à la dose, chez les mâles des groupes ayant reçu 4 mg/kg/jour et 10 mg/kg/jour, mais elle n’était pas corrélée avec des manifestations histomorphologiques. On a jugé que la tendance à une légère augmentation de l’hématopoïèse extramédullaire au niveau de la rate chez les animaux traités résultait de la faible hausse du nombre d’érythrocytes. Ce changement, le plus souvent minime ou léger, s’observait surtout chez les animaux du groupe traité par la dose élevée. |
Abréviation : i.v. = voie intraveineuse
Cancérogénicité
| ESPÈCE | SOUCHE | VOIE | DOSE mg/kg/jour | DURÉE | OBSERVATIONS/RÉSULTATS |
|---|---|---|---|---|---|
| Rats | Wistar (50/sexe/ groupe) | Orale | 0 (témoin - 1) 0,5 1 2 0 (témoin - 2) | 104 semaines | Au total, 159 rats (83 mâles et 76 femelles) sont décédés ou ont été sacrifiés durant l’étude. Le nombre d’animaux sacrifiés prématurément était légèrement plus grand chez les mâles du groupe traité par la dose élevée en raison de symptômes cliniques liés au médicament. La plupart des animaux sont décédés ou ont été sacrifiés durant le dernier quart de l’étude. Les cas de mort spontanée ou les sacrifices étaient fréquemment liés à des tumeurs de l’hypophyse. L’administration orale d’acitrétine à raison de 0,5 mg/kg/jour n’entraînait aucun effet indésirable lié au médicament. Dans le groupe ayant reçu la dose moyenne, la fréquence de la formation d’une croûte légère ou modérée dans les régions périoculaire et nasale était légèrement plus grande chez les mâles et les femelles. Cette manifestation s’observait habituellement vers la fin de l’étude. Dans le groupe ayant reçu la dose élevée, la formation de croûtes dans les régions périoculaire ou nasale et les fractures des os longs étaient observées à partir du 6e mois. À la fin de l’étude, la plupart des rats du groupe ayant reçu la dose élevée présentaient ces symptômes. Chez les mâles, on a constaté une stagnation du gain pondéral entre les semaines 72 et 77. Des lésions non néoplasiques liées au médicament ont été observées dans les os des animaux traités par la dose élevée. On a noté une ostéoporose légère ou modérée dans les fémurs de 6 mâles et de 2 femelles, ainsi que dans le sternum de 5 mâles et de 2 femelles. On a décelé des cals dans les fémurs de 20 mâles et de 20 femelles, dans le sternum de 6 mâles et de 6 femelles, dans les vertèbres de 1 mâle et dans les os nettement modifiés des membres antérieurs de 13 mâles et de 11 femelles. On a observé une augmentation de l’érythropoïèse dans la rate de 26 mâles et de 37 femelles du groupe ayant reçu la dose élevée, mais seuls 7 mâles et 19 femelles du 1er groupe témoin, ainsi que 12 mâles et 25 femelles du 2e groupe témoin ont présenté cette |
| ESPÈCE | SOUCHE | VOIE | DOSE mg/kg/jour | DURÉE | OBSERVATIONS/RÉSULTATS |
anomalie. Celle-ci a été jugée secondaire aux traumatismes répétés des os et aux hémorragies qui s’ensuivaient plutôt qu’attribuée à un effet primaire de l’acitrétine. On a conclu que les lésions néoplasiques, observées principalement au niveau de la peau et des organes endocrines et reproducteurs, reflétaient l’éventail des manifestations spontanées couramment associées au vieillissement chez les rats de cette souche. |
Mutagénicité
Aucune preuve du pouvoir mutagène de l’acitrétine n’a été observée au cours des essais suivants :
- Évaluation du pouvoir mutagène selon la méthode de Ames au moyen des souches TA 98, TA 100, TA 1535 et TA 1537 de S. typhimurium à des concentrations allant jusqu’à 30 mcg/plaque avec et sans activation métabolique par la fraction S-9 d’homogénat de foie, ou au moyen des souches TA 98, TA 100, TA 1535, TA 1537 et TA 1538 de S. typhimurium et de la souche WP2 uvr d’E. coli à des concentrations allant jusqu’à 5 000 mcg/plaque avec et sans activation métabolique par la fraction S-9 d’homogénat de foie.
- Hamster Épreuve d’induction de mutations sur le locus HGPRT de la lignée cellulaire V-79, dérivée de cellules pulmonaires de hamsters chinois, à des concentrations maximales de 1 mcg/mL sans activation métabolique et de 200 mcg/mL avec activation métabolique par la fraction S-9 d’homogénat de foie.
- Synthèse d’ADN non prévue dans des hépatocytes de rats à des concentrations allant jusqu’à 100 mcg/mL et des fibroblastes humains à des concentrations allant jusqu’à 200 mcg/mL.
- Induction d’aberrations chromosomiques dans des lymphocytes humains à des concentrations allant jusqu’à 200 mcg/mL avec activation métabolique par la fraction S-9 d’homogénat de foie.
- Évaluation du pouvoir mutagène par la méthode du micronoyau chez la souris lors de l’administration d’une dose orale unique de 3 mg/kg.
Toxicologie pour la reproduction et le développement
- Fécondité et performance reproductive générale chez le rat
On a évalué la fécondité et la performance reproductive de 36 rats de chacun des 2 sexes traités par de l’acitrétine (dans une préparation d’huile de colza) à des doses orales de 0 mg/kg/jour (groupe témoin sous excipient seulement), de 0,3 mg/kg/jour, de 1,0 mg/kg/jour et de 3,0 mg/kg/jour. L’administration du médicament aux mâles a débuté 70 jours avant l’accouplement et a été maintenue tout au long de la période d’accouplement. L’administration du médicament aux femelles a débuté 14 jours avant l’accouplement et a été maintenue tout au long des périodes d’accouplement, de gestation et de lactation (incluant le jour 22 de la lactation). Deux générations successives ont également été étudiées.
Aucun cas de mort ni aucun signe de toxicité liés au médicament n’ont été observés chez les parents au cours de cette étude. La survie des ratons du groupe traité par la dose élevée (3,0 mg/kg/jour) était moindre (mortalité de 24,6 % comparativement à 8,8 % dans le groupe témoin), et certaines épreuves d’évaluation du développement physique et fonctionnel, comme la croissance des poils, l’ouverture des oreilles, le réflexe de sursaut (stimulus auditif), la contraction pupillaire et la mémoire de fixation, ont révélé des anomalies. Aucun effet lié au traitement n’a été noté sur l’accouplement de la génération F1, ni sur la survie et le développement pondéral des petits de la génération F2.
Aucun effet n’a été observé lors de l’administration des 2 doses les plus faibles (0,3 mg/kg/jour et 1,0 mg/kg/jour).
- Embryotoxicité et tératologie
Souris
On a évalué le pouvoir embryotoxique et le pouvoir tératogène de l’acitrétine chez 36 femelles à qui l’on a administré le médicament par voie orale (dans une préparation d’huile de colza) à raison de 0 mg/kg/jour (groupe témoin sous excipient seulement), de 1 mg/kg/jour, de 3 mg/kg/jour, et de 10 mg/kg/jour du
7e au 16e jour de la gestation (accouplement = jour 1). L’étude a inclus une évaluation postnatale.
Aucun signe d’effets indésirables n’a été relevé chez les mères dans l’un ou l’autre des groupes posologiques. Une hémorragie vaginale a été observée dans tous les groupes posologiques, et quelques animaux sont morts. Chez 3 souris qui ont survécu malgré une hémorragie vaginale, on a noté une résorption complète de tous les fœtus. On a constaté une hausse du taux de résorption dans le groupe ayant reçu la dose élevée (25,8 % comparativement à 10,2 % dans le groupe témoin).
Des effets tératogènes, qui étaient fonction de la dose, ont été observés dans les groupes traités par les doses moyenne et élevée (3 mg/kg/jour et 10 mg/kg/jour). Des malformations squelettiques (dans la région cervicale, les arcs neuraux et les os longs) et des malformations des tissus mous (exencéphalie, fente palatine, agénésie rénale unilatérale et distension du bassinet du rein) ont été observées.
Aucun effet ni embryotoxique, ni tératogène, ni indésirable n’a été observé sur le développement postnatal des souriceaux dans le groupe traité par la dose faible (1,0 mg/kg/jour).
Rats
On a évalué le pouvoir embryotoxique et le pouvoir tératogène de l’acitrétine chez 36 rates à qui l’on a administré des doses orales de 0 mg/kg/jour (groupe témoin sous excipient seulement), de 7,5 mg/kg/jour, de 15 mg/kg/jour et de 30 mg/kg/jour. L’acitrétine a été administrée sous forme de préparation d’huile de colza du 7e au 16e jour de la gestation (accouplement = jour 1). L’étude a inclus une évaluation postnatale des ratons.
Aucun effet toxique ni mort liés au médicament n’ont été notés chez les mères; il n’y avait, non plus, aucun effet indésirable lié au médicament concernant le taux de résorption, la taille moyenne de la portée et le poids corporel moyen des fœtus vivants.
On a constaté de graves malformations isolées (malformation du squelette de la tête et du tronc, exencéphalie et ectopie des intestins) chez 2 fœtus du groupe ayant reçu la dose faible (7,5 mg/kg/jour). Puisque ces anomalies étaient isolées et non liées à la dose, elles ont possiblement été spontanées. On a jugé que les doses de 15 mg/kg/jour et de 30 mg/kg/jour étaient tératogènes. L’administration de 15 mg/kg/jour a entraîné des malformations de l’humérus; à celles-ci se sont ajoutées des malformations du radius et du cubitus et une fente palatine lors du traitement à la dose de 30 mg/kg/jour.
Aucun effet n’a été décelé durant l’évaluation postnatale des ratons des groupes traités par les doses faible et moyenne. La survie des ratons du groupe ayant reçu 30 mg/kg/jour était moindre, mais on n’a pas observé d’effets indésirables chez les ratons survivants. La dose d’acitrétine la plus élevée n’ayant entraîné aucun effet tératogène chez le rat était de 7,5 mg/kg/jour.
Lapins
On a évalué le pouvoir embryotoxique et le pouvoir tératogène de l’acitrétine (dans une préparation d’huile de colza) chez des lapines (20 par groupe) à qui l’on a administré des doses orales de 0 mg/kg/jour (groupe témoin sous excipient seulement), de 0,2 mg/kg/jour, de 0,6 mg/kg/jour et de 2,0 mg/kg/jour. L’acitrétine a été administrée du 7e au 19e jour de la gestation (accouplement = jour 1).
Le gain pondéral maternel n’a été perturbé dans aucun des groupes posologiques. La dose de 0,6 mg/kg/jour a entraîné une faible incidence de fentes palatines et d’anomalies cérébrales. La dose de 2,0 mg/kg/jour était tératogène (yeux ouverts, ectrodactylie, spina-bifida, ectopie des viscères abdominaux et atrophie apicale bilatérale des phalanges distales des membres antérieurs et postérieurs) et a entraîné un taux de résorption significatif sur le plan statistique (56 %). Le taux de survie des petits 24 heures après la naissance (80 %) était réduit de façon significative dans le groupe traité par la dose élevée.
Aucun effet ni embryotoxique ni tératogène, ni aucun effet sur le déroulement et l’issue de la gestation n’ont été notés dans le groupe ayant reçu la dose de 0,2 mg/kg/jour.
Développement périnatal et postnatal chez le rat
Une évaluation périnatale et postnatale a été menée chez des rates (24 par groupe) à qui l’on a administré de l’acitrétine (dans une préparation d’huile de colza) par voie orale à raison de 0 mg/kg/jour (groupe témoin sous excipient seulement), de 0,3 mg/kg/jour, de 1,0 mg/kg/jour et de 3,0 mg/kg/jour. L’acitrétine a été administrée du 16e jour de la gestation au 22e jour de la lactation (accouplement = jour 1). L’étude a inclus une évaluation postnatale du développement physique et fonctionnel des ratons.
Aucun effet n’a été observé sur la mortalité maternelle, le gain pondéral maternel et la durée médiane de la gestation ou le taux de résorption. L’examen macroscopique et l’examen des viscères des ratons n’ont rien révélé d’anormal. Aucune altération de la capacité d’apprentissage et de la mémoire, ni aucune anomalie du développement fonctionnel des ratons n’ont été observées. Dans le groupe ayant reçu la dose de 3,0 mg/kg/jour, la survie des ratons était d’environ 84 % comparativement à 94 % dans le groupe témoin. Un retard de l’éruption des incisives a été le seul effet physique observé chez les ratons du groupe traité par la dose élevée.
Études in vitro
L’emploi de l’acitrétine chez les patients psoriasiques entraîne une amélioration qui se traduit par une diminution des squames, de l’érythème et de l’épaisseur des lésions, ainsi qu’une réduction de l’inflammation au niveau de l’épiderme et du derme.
- 17. MONOGRAPHIES DE RÉFÉRENCE
- 1. PrSORIATANE® (Gélules d’acitrétine, 10 mg et 25 mg), numéro de contrôle de la présentation : 292616, Monographie de produit, Allergan Inc., 2025-04-04.