


Monographie de produit - Taro-Enalapril (Sun Pharma Canada)
1 INDICATIONS
TARO-ENALAPRIL (énalapril) est indiqué pour :
- hypertension artérielle essentielle ou rénovasculaire
- traitement de l'insuffisance cardiaque congestive symptomatique
Hypertension
TARO-ENALAPRIL est indiqué dans le traitement de l'hypertension artérielle essentielle ou rénovasculaire. Il est généralement administré en association avec d'autres médicaments, en particulier les diurétiques thiazidiques.
Lors de l'utilisation de TARO-ENALAPRIL, il faut tenir compte du risque d'œdème de Quincke.( voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance cardiaque congestive
TARO-ENALAPRIL est indiqué dans le traitement de l'insuffisance cardiaque congestive symptomatique, habituellement en association avec des diurétiques et/ou des digitaliques. Chez ces patients, l'énalapril améliore les symptômes, augmente la survie et diminue la fréquence des hospitalisations( voir 14 ESSAIS CLINIQUES pour les détails et les limites des essais de survie). Le traitement par TARO-ENALAPRIL doit être instauré sous étroite surveillance médicale.
Chez les patients asymptomatiques cliniquement stables présentant une dysfonction ventriculaire gauche (fraction d'éjection ≤35%), l'énalapril diminue le taux de développement d'une insuffisance cardiaque manifeste et diminue l'incidence d'hospitalisation pour insuffisance cardiaque( voir14 ESSAIS CLINIQUES pour les détails et les limites des essais de survie).
1.1 Pédiatrie
Pédiatrie (< 16 ans): D'après les données soumises et examinées par Santé Canada, l'innocuité et l'efficacité de TARO-ENALAPRIL chez les patients pédiatriques ont été établies. Par conséquent, Santé Canada a autorisé une indication pour un usage pédiatrique.Voir (4 POSOLOGIE ET ADMINISTRATION).
1.2 Gériatrie
Gériatrie : Les preuves issues des études cliniques et de l'expérience suggèrent que l'utilisation dans la population gériatrique est associée à des différences d'innocuité ou d'efficacité (voir 4 POSOLOGIE ET ADMINISTRATION ).
2 CONTRE-INDICATIONS
TARO-ENALAPRIL est contre-indiqué dans :
- Patients hypersensibles à ces produits ou à tout ingrédient de leur formulation. Pour une liste complète, voir la section 6 FORMES POSOLOGIQUES, FORCES, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
- Patients ayant des antécédents d'œdème de Quincke en rapport avec un traitement antérieur par un inhibiteur de l'enzyme de conversion de l'angiotensine.
- Patients atteints d'angio-œdème héréditaire ou idiopathique.
- Association avec des médicaments contenant de l'aliskirène chez les patients atteints de diabète sucré (type 1 ou type 2) ou d'insuffisance rénale modérée à sévère (DFG < 60 mL/min/1,73 m2) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Association avec un inhibiteur de la néprilysine (par exemple, le sacubitril). Ne pas administrer TARO-ENALAPRIL dans les 36 heures suivant le passage au sacubitril/valsartan ou à partir de celui-ci, un produit contenant un inhibiteur de la néprilysine (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS GRAVES
Mises en garde et précautions importantes
|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- L'absorption de TARO-ENALAPRIL n'est pas affectée par les aliments.
- La posologie doit être individualisée.
- Une attention particulière pour les patients dialysés.
- Le fractionnement des comprimés de TARO-ENALAPRIL n'est pas conseillé.
4.2 Posologie recommandée et ajustement posologique
Hypertension: l'instauration du traitement nécessite la prise en compte d'un traitement médicamenteux antihypertenseur récent, de l'étendue de l'élévation de la pression artérielle et de la restriction sodée ; la posologie des autres antihypertenseurs utilisés avec TARO-ENALAPRIL pourrait devoir être ajustée.
La dose initiale recommandée chez les patients ne prenant pas de diurétiques est de 5 mg une fois par jour. La posologie doit être ajustée en fonction de la réponse tensionnelle. La gamme posologique habituelle est de 10 à 40 mg par jour, administrés en une seule dose ou en deux doses fractionnées. Chez certains patients traités une fois par jour, l'effet antihypertenseur peut diminuer vers la fin de l'intervalle posologique. Chez ces patients, une augmentation de la posologie ou une administration deux fois par jour doit être envisagée. Si la pression artérielle n'est pas contrôlée, un diurétique peut être ajouté.
La dose quotidienne maximale est de 40 mg. Il n'est pas recommandé d'augmenter la dose au-dessus de ce niveau en raison de la possibilité d'une augmentation des effets indésirables.
Une hypotension symptomatique peut occasionnellement survenir après la dose initiale de TARO-ENALAPRIL et est plus probable chez les patients qui sont actuellement traités par un diurétique. Le diurétique doit, si possible, être interrompu pendant deux à trois jours avant le début du traitement par TARO-ENALAPRIL afin de réduire le risque d'hypotension (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Si le diurétique ne peut pas être interrompu, une dose initiale de 2,5 mg doit être utilisée pour déterminer si une hypotension excessive se produit.
À ce jour, l'expérience avec l'énalapril dans le traitement de l'hypertension accélérée ou maligne est insuffisante. Par conséquent, TARO-ENALAPRIL n'est pas recommandé dans de telles situations.
Pédiatrie (< 16 ans): La dose initiale habituelle recommandée est de 0,08 mg/kg (jusqu'à 5 mg) une fois par jour. La posologie doit être ajustée en fonction de la réponse tensionnelle. Doses ci-dessus 0,58 mg/kg (ou plus de 40 mg) n'a pas été étudié chez les patients pédiatriques (voir 10 PHARMACOLOGIE CLINIQUE). TARO-ENALAPRIL n'est pas recommandé chez les nouveau-nés et les patients pédiatriques ayant un débit de filtration glomérulaire < 30 mL/min/1,73 m2, car aucune donnée n'est disponible.
Gériatrie (> 65 ans) : La dose initiale doit être de 2,5 mg. Certains patients âgés peuvent être plus sensibles à TARO-ENALAPRIL que les patients plus jeunes.
Ajustement posologique en cas d'insuffisance rénale : (Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions anaphylactoïdes pendant l'exposition membranaire)
Les doses doivent être réduites chez les patients hypertendus conformément aux recommandations suivantes :
Tableau 1. Ajustement posologique en cas d'insuffisance rénale
| Fonction rénale | Clairance de la créatinine mL/min (mL/s) | Dose initiale mg/jour |
| Normale | >80 mL/min (>1.33 mL/s) | 5 mg |
| Légèrement diminuée | 30 à 80 mL/min (0.50 à 1.33 mL/s) | 5 mg |
| Modérément ou gravement diminuée | ≤30 mL/min (≤0.50 mL/s) | 2,5 mg |
| Hémodialyse | – | 2,5 mg le jour de la dialysex |
x L'énalaprilate est dialysable. La posologie les jours sans dialyse doit être ajustée en fonction de la réponse tensionnelle.
Insuffisance cardiaque congestive : TARO-ENALAPRIL est généralement utilisé en association avec un diurétique et/ou un digitalique. La pression artérielle et la fonction rénale doivent être surveillées avant et pendant le traitement par TARO-ENALAPRIL, car une hypotension grave et, plus rarement, une insuffisance rénale subséquente ont été signalées (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L'instauration du traitement nécessite la prise en compte d'un traitement diurétique récent et de la possibilité d'une déplétion sodée/volumique sévère. Si possible, la dose de diurétique doit être réduite avant le début du traitement pour réduire le risque d'hypotension. Le potassium sérique doit également être surveillé (voir 9 INTERACTIONS MÉDICAMENTEUSES).
La dose initiale recommandée chez les patients présentant une insuffisance cardiaque symptomatique ou une dysfonction ventriculaire gauche asymptomatique (fraction d'éjection ≤ 35 %) est de 2,5 mg une fois par jour, à administrer sous surveillance médicale étroite pour déterminer l'effet initial sur la pression artérielle. Après la dose initiale, le patient doit être observé pendant au moins deux heures ou jusqu'à ce que la pression se soit stabilisée pendant au moins une heure supplémentaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
En l'absence ou après une prise en charge efficace de l'hypotension symptomatique après le début du traitement, la dose doit être augmentée progressivement en fonction de la réponse du patient. L'intervalle posologique thérapeutique habituel est de 5 à 20 mg par jour, administrés en une seule dose ou en deux doses fractionnées.
Cette titration de dose peut être effectuée sur une période de 2 à 4 semaines, ou plus rapidement si cela est indiqué par la présence de signes et symptômes résiduels d'insuffisance cardiaque. Le schéma posologique, chez les patients présentant une insuffisance cardiaque symptomatique, qui était efficace pour réduire la mortalité et le besoin d'hospitalisation dans les études multicentriques variait entre 16,4 et 18,8 mg/jour. La majorité de l'expérience des patients dans les études cliniques a été avec le dosage deux fois par jour.
La dose quotidienne maximale est de 40 mg.
Ajustement posologique chez les patients atteints d'insuffisance cardiaque congestive et d'insuffisance rénale ou Hyponatrémie : chez les patients insuffisants cardiaques qui présentent une hyponatrémie (sodium sérique inférieur à 130 mEq/L) ou avec une créatinine sérique supérieure à 1,6 mg/dL, le traitement doit être initié à 2,5 mg par jour sous étroite surveillance médicale (voir 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES).
La dose peut être augmentée à 2,5 mg deux fois par jour. puis 5 mg b.i.d. et plus au besoin, généralement à des intervalles de quatre jours ou plus si, au moment de l'ajustement posologique, il n'y a pas d'hypotension excessive ou de détérioration significative de la fonction rénale.
La dose quotidienne maximale est de 40 mg.
4.4 Gestion
Voir 4 POSOLOGIE ET ADMINISTRATION..
4.5 Dose oubliée
Les patients doivent être informés que s'ils oublient une dose de TARO-ENALAPRIL, ils doivent prendre la dose suivante dès que possible. Si pas plus de six heures se sont écoulées depuis la dose oubliée, le patient peut prendre la dose de médicament du jour, puis revenir à l'heure prévue. Le patient ne doit pas doubler la dose.
5 SURDOSAGE
Des données limitées sont disponibles pour le surdosage chez l'homme. Les caractéristiques les plus importantes de surdosage signalées à ce jour sont une hypotension marquée, commençant environ six heures après l'ingestion de comprimés, concomitante avec un blocage du système rénine-angiotensine et une stupeur. Des taux sériques d'énalaprilate 100 et 200 fois supérieurs à ceux habituellement observés après des doses thérapeutiques ont été rapportés après l'ingestion de 300 mg et 440 mg d'énalapril, respectivement.
Le traitement recommandé du surdosage est la perfusion intraveineuse d'une solution saline normale. Si l'ingestion est récente, provoquer des vomissements. L'énalaprilate peut être éliminé de la circulation générale par hémodialyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
| Pour la gestion d'un surdosage suspecté de médicament, contactez votre centre antipoison régional. |
6 FORMES POSOLOGIQUES, FORCES, COMPOSITION ET CONDITIONNEMENT
Tableau 2 – Formes posologiques, dosages, composition et emballage
| Voie d’administration | Forme posologique / Force/Composition | Ingrédients non médicinaux |
| Orale | Comprimés* à 2,5 mg, à 5 mg, à 10 mg et à 20 mg | amidon de maïs, lactose monohydrate, stéarate de magnésium, cellulose microcrystalline, amidon prégélifié et bicarbonate de sodium. Les comprimés à 10 mg et 20 mg renferment également de l’oxyde de fer rouge et jaune. |
* Le fractionnement des comprimés de TARO-ENALAPRIL est déconseillé. Chaque comprimé contient 2,5 mg, 5 mg, 10 mg ou 20 mg de maléate d'énalapril qui se présente sous la forme de 2 mg, 4 mg, 8 mg ou 16 mg d'énalapril sodique dans les comprimés.
Les comprimés TARO-ENALAPRIL à 2,5 mg sont des comprimés blancs de forme ovale, gravés « E 1 » sur une face et sécables des deux côtés. Disponible en bouteilles de 100 et 500.
Les comprimés TARO-ENALAPRIL à 5 mg sont des comprimés blancs, arrondis, en forme de triangle, gravés « E 2 » sur une face et sécables sur l'autre face. Disponible en bouteilles de 100 et 500.
Les comprimés TARO-ENALAPRIL à 10 mg sont des comprimés de couleur pêche, arrondis, en forme de triangle, gravés « E 3 » sur une face et sécables sur l’autre. Disponible en bouteilles de 100 et 500.
Les comprimés TARO-ENALAPRIL à 20 mg sont des comprimés de couleur pêche, arrondis, en forme de triangle, gravés « E 4 » sur une face et sécables sur l'autre. Disponible en bouteilles de 100 et 500.
Le fractionnement des comprimés de TARO-ENALAPRIL n'est pas conseillé.
Composition
Chaque comprimé de TARO-ENALAPRIL contient 2,5, 5, 10 ou 20 mg de maléate d'énalapril qui se présente sous forme de 2, 4, 8 ou 16 mg d'énalapril sodique, respectivement dans les comprimés, et les ingrédients non médicinaux suivants : amidon de maïs , lactose monohydraté, stéarate de magnésium, cellulose microcristalline, amidon prégélatinisé, bicarbonate de sodium.
Les comprimés à 10 et 20 mg contiennent de l'oxyde ferrique (rouge) et de l'oxyde ferrique (jaune).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l'ENCADRÉ 3
MISES EN GARDE ET PRÉCAUTIONS GRAVES
Général
Angio-œdème : un œdème de Quincke du visage, des extrémités, des lèvres, de la langue, de la glotte et/ou du larynx a été rarement signalé chez des patients traités par l'énalapril. Cela peut survenir à tout moment pendant le traitement et peut mettre la vie en danger.
Très rarement, des décès ont été rapportés en raison d'un œdème de Quincke associé à un œdème laryngé ou à un œdème de la langue. Les patients présentant une atteinte de la langue, de la glotte ou du larynx sont susceptibles de présenter une obstruction des voies respiratoires, en particulier ceux ayant des antécédents de chirurgie des voies respiratoires. Cependant, en cas d'atteinte de la langue, de la glotte ou du larynx, susceptible de provoquer une obstruction des voies respiratoires, un traitement approprié pouvant inclure une solution d'adrénaline sous-cutanée 1:1000 (0,3 ml à 0,5 ml) et/ou des mesures pour assurer une perméabilité des voies respiratoires doivent être administrés rapidement lorsque cela est indiqué.
Si un œdème de Quincke survient, TARO-ENALAPRIL doit être interrompu rapidement et une surveillance appropriée doit être instaurée pour assurer la disparition complète des symptômes avant de renvoyer le patient. Même dans les cas où seule une tuméfaction de la langue est impliquée, sans détresse respiratoire, les patients peuvent nécessiter une observation prolongée car cela peut mettre la vie en danger et le traitement par antihistaminiques et corticostéroïdes peut ne pas être suffisant.
Chez les patients qui présentent un œdème de Quincke, l'administration future est contre-indiquée (voir 2 CONTRE-INDICATIONS).
L'incidence de l'œdème de Quincke pendant le traitement par inhibiteur de l'ECA a été rapportée comme étant plus élevée chez les patients noirs que chez les patients non noirs.
Les patients ayant des antécédents d'œdème de Quincke non lié au traitement par inhibiteur de l'ECA peuvent présenter un risque accru d'œdème de Quincke pendant qu'ils reçoivent un inhibiteur de l'ECA (voir 2 CONTRE-INDICATIONS).
Les patients recevant simultanément un inhibiteur de l'ECA et un inhibiteur de mTOR (cible mammifère de la rapamycine) (par exemple, temsirolimus, sirolimus, évérolimus) peuvent présenter un risque accru d'angio-œdème. La prudence s'impose lorsque ces médicaments sont utilisés en concomitance (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Les patients recevant un traitement concomitant par un inhibiteur de l'ECA et un inhibiteur de la néprilysine peuvent présenter un risque accru d'angio-œdème (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Les patients recevant en concomitance un inhibiteur de l'ECA et de la dipeptidyl peptidase IV (des inhibiteurs de la DPP-IV_ tels que l'alogliptine, la linagliptine, la saxagliptine et la sitagliptine peuvent présenter un risque accru d'œdème de Quincke (voir 9 INTERACTIONS MÉDICAMENTEUSES). Des précautions doivent être prises lorsque ces médicaments sont utilisés en concomitance.
Réactions anaphylactoïdes au cours de l'exposition membranaire : Des réactions anaphylactoïdes ont été signalées chez des patients dialysés avec des membranes à haut flux (par exemple, polyacrylonitrile [PAN]) et traités de manière concomitante avec un inhibiteur de l'ECA. La dialyse doit être arrêtée immédiatement si des symptômes tels que nausées, crampes abdominales, sensation de brûlure, œdème de Quincke, essoufflement et hypotension sévère surviennent. Les symptômes ne sont pas soulagés par les antihistaminiques. Chez ces patients, il faut envisager d'utiliser un autre type de membrane de dialyse ou une autre classe d'agent antihypertenseur.
Réactions anaphylactoïdes pendant la désensibilisation : y a eu des rapports isolés de patients présentant des réactions anaphylactoïdes persistantes mettant leur vie en danger alors qu'ils recevaient des inhibiteurs de l'ECA pendant un traitement désensibilisant avec du venin d'hyménoptères (abeilles, guêpes). Chez les mêmes patients, ces réactions ont été évitées lorsque les inhibiteurs de l'ECA ont été temporairement suspendus pendant au moins 24 heures, mais elles sont réapparues lors d'une nouvelle administration par inadvertance.
Réactions anaphylactoïdes pendant l'aphérèse des LDL : Rarement, les patients recevant des inhibiteurs de l'ECA pendant la lipoprotéine de basse densité (LDL)-aphérèse avec le sulfate de dextran ont connu des réactions anaphylactoïdes potentiellement mortelles. Ces réactions ont été évitées en refusant temporairement
Traitement par inhibiteur de l'ECA avant chaque aphérèse.
Cardiovasculaire
Hypotension: une hypotension symptomatique est survenue après l'administration d'énalapril, habituellement après la première ou la deuxième dose ou lorsque la dose a été augmentée. Il est plus susceptible de se produire chez les patients qui présentent une déplétion volémique par un traitement diurétique, une restriction alimentaire en sel, une dialyse, une diarrhée ou des vomissements. Chez les patients atteints d'insuffisance cardiaque congestive sévère, avec ou sans insuffisance rénale associée, une hypotension excessive a été observée et peut être associée à une oligurie et/ou une azotémie progressive, et rarement à une insuffisance rénale aiguë et/ou à la mort. En raison de la chute potentielle de la pression artérielle chez ces patients, le traitement doit être instauré sous très étroite surveillance médicale, généralement à l'hôpital. Ces patients doivent être suivis de près pendant les deux premières semaines de traitement et chaque fois que la dose d'énalapril et/ou de diurétique est augmentée. Des considérations similaires peuvent s'appliquer aux patients atteints d'une cardiopathie ischémique ou d'une maladie cérébrovasculaire chez qui une chute excessive de la tension artérielle pourrait entraîner un infarctus du myocarde ou un accident vasculaire cérébral (voir 8 EFFETS INDÉSIRABLES).
En cas d'hypotension, le patient doit être placé en décubitus dorsal et, si nécessaire, recevoir une perfusion intraveineuse de sérum physiologique. Une réponse hypotensive transitoire n'est pas une contre-indication à d'autres doses qui peuvent généralement être administrées sans difficulté une fois que la pression artérielle a augmenté après une expansion volémique.
Sténose valvulaire: sur le plan théorique, on craint que les patients présentant une sténose aortique courent un risque particulier de diminution de la perfusion coronarienne lorsqu'ils sont traités avec des vasodilatateurs, car ils ne développent pas autant de réduction de la postcharge.
Double blocage du système rénine-angiotensine (SRA)
Il existe des preuves que la co-administration d'inhibiteurs de l'enzyme de conversion de l'angiotensine (IECA), tels que l'énalapril, ou d'antagonistes des récepteurs de l'angiotensine (ARA) avec l'aliskiren augmente le risque d'hypotension, de syncope, d'accident vasculaire cérébral, d'hyperkaliémie et de détérioration de la fonction rénale, y compris l'insuffisance rénale. , chez les patients atteints de diabète sucré (type 1 ou type 2) et/ou d'insuffisance rénale modérée à sévère (DFG < 60 mL/min/1,73 m2). Par conséquent, l'utilisation de TARO-ENALAPRIL en association avec des médicaments contenant de l'aliskirène est contre-indiquée chez ces patients (voir 2 CONTRE-INDICATIONS). De plus, la co-administration d'IEC, y compris TARO-ENALAPRIL, avec d'autres agents bloquant le SRA, comme les ARA ou les médicaments contenant de l'aliskirène, n'est généralement pas recommandée chez d'autres patients, car un tel traitement a été associé à une incidence accrue d'hypotension grave. , insuffisance rénale et hyperkaliémie.
Oreille nez gorge
Toux : Une toux sèche et persistante, qui disparaît habituellement seulement après le retrait ou la diminution de la dose d'énalapril a été rapportée. Une telle possibilité doit être envisagée dans le cadre du diagnostic différentiel de la toux.
Endocrinien et métabolisme
Hypoglycémie : De rares cas d'hypoglycémie chez des patients diabétiques prenant des antidiabétiques oraux ou de l'insuline ont été signalés. Les patients diabétiques traités par des agents antidiabétiques oraux ou de l'insuline commençant un inhibiteur de l'ECA doivent être informés de la surveillance étroite de l'hypoglycémie, en particulier pendant le premier mois d'utilisation combinée. De plus, l'hypoglycémie semblait plus susceptible de se produire au cours des premières semaines de traitement combiné et chez les patients atteints d'insuffisance rénale (voir 8 EFFETS INDÉSIRABLES).
Hématologique
Neutropénie/Agranulocytose : L'agranulocytose et la dépression médullaire ont été causées par les inhibiteurs de l'enzyme de conversion de l'angiotensine. Plusieurs cas d'agranulocytose et de neutropénie ont été rapportés dans lesquels une relation causale avec l'énalapril ne peut être exclue. L'expérience actuelle avec le médicament montre que l'incidence est rare. Une surveillance périodique de la numération des globules blancs doit être envisagée, en particulier chez les patients présentant une maladie vasculaire du collagène et une maladie rénale.
Hépatique/biliaire/pancréatique
Patients atteints d'insuffisance hépatique : Une hépatite, un ictère (hépatocellulaire et/ou cholestatique), des élévations des enzymes hépatiques et/ou de la bilirubine sérique sont survenus pendant le traitement par l'énalapril chez des patients avec ou sans anomalies hépatiques préexistantes (voir 8 EFFETS INDÉSIRABLES). Dans la plupart des cas, les changements ont été inversés à l'arrêt du médicament.
Si le patient recevant TARO-ENALAPRIL présente des symptômes inexpliqués (voir RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT), en particulier au cours des premières semaines ou des premiers mois de traitement, il est recommandé d'effectuer une série complète de tests de la fonction hépatique et toute autre investigation nécessaire. L'arrêt de TARO-ENALAPRIL doit être envisagé, le cas échéant.
Il n'y a pas d'études adéquates chez les patients atteints de cirrhose et/ou de dysfonctionnement hépatique. TARO-ENALAPRIL doit être utilisé avec une prudence particulière chez les patients présentant des anomalies hépatiques préexistantes. Chez un tel patients, des tests de la fonction hépatique de base doivent être obtenus avant l'administration du médicament et une surveillance étroite de la réponse et des effets métaboliques doit s'appliquer.
Réactions nitritoïdes - Or : Des réactions nitritoïdes (les symptômes comprennent des rougeurs du visage, des nausées, des vomissements et une hypotension symptomatique) ont été rarement signalées chez des patients recevant de l'or injectable (aurothiomalate de sodium) et un traitement concomitant par un inhibiteur de l'ECA, y compris l'énalapril (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Considérations périopératoires
Chirurgie/Anesthésie : Chez les patients subissant une intervention chirurgicale majeure ou pendant une anesthésie avec des agents qui produisent une hypotension, l'énalapril bloque la formation d'angiotensine II, secondaire à la libération compensatrice de rénine. Si une hypotension survient et est considérée comme due à ce mécanisme, elle peut être corrigée par une expansion volémique.
Rénal
Insuffisance rénale : En raison de l'inhibition du système rénine-angiotensine-aldostérone, des modifications de la fonction rénale ont été observées chez les personnes sensibles. Chez les patients dont la fonction rénale peut dépendre de l'activité du système rénine-angiotensine-aldostérone, tels que les patients présentant une sténose bilatérale de l'artère rénale, une sténose unilatérale de l'artère rénale à un rein solitaire ou une insuffisance cardiaque congestive sévère, un traitement par des agents inhibant ce système a été associée à une oligurie, une azotémie progressive et, rarement, une insuffisance rénale aiguë et/ou la mort. Chez les patients sensibles, l'utilisation concomitante de diurétique peut encore augmenter le risque.
L'utilisation d'IEC - y compris TARO-ENALAPRIL - ou d'ARA avec des médicaments contenant de l'aliskirène est contre-indiquée chez les patients présentant une insuffisance rénale modérée à sévère (DFG < 60 mL/min/1,73 m2). (Voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES, Double blocage du système rénine-angiotensine (SRA) avec des IECA, des ARA ou des médicaments contenant de l'aliskirène).
L'utilisation de TARO-ENALAPRIL devrait inclure une évaluation appropriée de la fonction rénale.
Hyperkaliémie : Une kaliémie élevée (supérieure à 5,7 mEq/L) a été observée chez environ un pour cent des patients hypertendus dans les essais cliniques avec l'énalapril. Dans la plupart des cas, il s'agissait de valeurs isolées qui ont disparu malgré la poursuite du traitement. L'hyperkaliémie était une cause d'arrêt du traitement chez 0,28 % des patients hypertendus. Les facteurs de risque de développement d'une hyperkaliémie comprennent l'insuffisance rénale, le diabète sucré et l'utilisation concomitante de diurétiques d'épargne potassique (par ex.
augmenter le potassium sérique (par exemple, les produits contenant du triméthoprime). L'utilisation de suppléments potassiques, de diurétiques d'épargne potassique, de substituts du sel contenant du potassium ou d'autres médicaments susceptibles d'augmenter la kaliémie, en particulier chez les patients insuffisants rénaux, doit être administrée uniquement en cas d'hypokaliémie documentée et avec prudence et surveillance fréquente de la kaliémie car ils peut entraîner une augmentation significative de la kaliémie. L'hyperkaliémie peut provoquer des arythmies graves, parfois mortelles. Si l'utilisation concomitante de TARO-ENALAPRIL et de l'un des agents susmentionnés est jugée appropriée, ils doivent être utilisés avec prudence et avec une surveillance fréquente de la kaliémie (voir 9 INTERACTIONS MÉDICAMENTEUSES).
7.1 Populations particulières
7.1.1 Femmes enceintes
Femmes enceintes : les inhibiteurs de l'ECA peuvent entraîner une morbidité et une mortalité fœtales et néonatales lorsqu'ils sont administrés à des femmes enceintes. Lorsqu'une grossesse est détectée, TARO-ENALAPRIL doit être interrompu dès que possible.
L'utilisation d'inhibiteurs de l'ECA au cours des deuxième et troisième trimestres de la grossesse a été associée à des lésions fœtales et néonatales, notamment une hypotension, une hypoplasie crânienne néonatale, une anurie, une insuffisance rénale réversible ou irréversible et la mort. Des oligohydramnios ont également été rapportés, résultant vraisemblablement d'une diminution de la fonction rénale fœtale, associés à des contractures des membres fœtaux, une déformation craniofaciale et un développement pulmonaire hypoplasique.
Des cas de prématurité, de persistance du canal artériel et d'autres malformations cardiaques structurelles, ainsi que des malformations neurologiques, ont également été signalés après une exposition au cours du premier trimestre de la grossesse.
Les nourrissons ayant des antécédents d'exposition in utero aux inhibiteurs de l'ECA doivent être étroitement surveillés pour détecter une hypotension, une oligurie et une hyperkaliémie. En cas d'oligurie, l'attention doit être dirigée vers le soutien de la pression artérielle et de la perfusion rénale. Une transfusion d'échange ou une dialyse peuvent être nécessaires pour inverser l'hypotension et/ou remplacer l'insuffisance rénale ; cependant, l'expérience limitée de ces procédures n'a pas été associée à un bénéfice clinique significatif.
L'énalapril a été retiré de la circulation néonatale par dialyse péritonéale avec un certain bénéfice clinique et peut, théoriquement, être retiré par exsanguinotransfusion, bien qu'il n'y ait aucune expérience avec cette dernière procédure.
Données animales
Une toxicité maternelle et fœtale est survenue chez certains lapins ayant reçu de l'énalapril à des doses de 1 mg/kg/jour ou plus. La supplémentation saline a empêché la mère et la fetal toxicité observée aux doses de 3 et 10 mg/kg/jour, mais pas à 30 mg/kg/jour (50 fois la dose humaine maximale). L'énalapril n'a pas été tératogène chez le lapin.
Il n'y a eu aucune foetotoxicité ou tératogénicité chez les rats traités par l'énalapril à des doses allant jusqu'à 200 mg/kg/jour (333 fois la dose humaine maximale). La fœtotoxicité, exprimée sous la forme d'une diminution du poids fœtal moyen, s'est produite chez des rats ayant reçu 1 200 mg/kg/jour d'énalapril, mais ne s'est pas produite lorsque ces animaux ont été supplémentés avec une solution saline. Le médicament traverse la barrière placentaire chez le rat et le hamster.
7.1.2 Allaitement
Femmes qui allaitent : l'énalapril et l'énalaprilate sont sécrétés dans le lait maternel en quantités infimes. L'utilisation d'inhibiteurs de l'ECA (TARO-ENALAPRIL) n'est pas recommandée pendant l'allaitement.
7.1.3 Pédiatrie
Pédiatrie (< 16 ans) : L'innocuité et l'effet antihypertenseur ont été étudiés à court terme (un mois) chez des patients âgés de 6 à 16 ans (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
TARO-ENALAPRIL n'est pas recommandé chez les nouveau-nés et les enfants ayant un débit de filtration glomérulaire < 30 mL/min/1,73 m2, car aucune donnée n'est disponible.
7.1.4 Gériatrie
Voir 4 POSOLOGIE ET ADMINISTRATION.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus sévères ont été : œdème de Quincke (0,2 %), hypotension (2,3 %) et insuffisance rénale (5 cas).
Chez les patients hypertendus, une hypotension est survenue chez 0,9% et une syncope chez 0,5%.
Chez les patients atteints d'insuffisance cardiaque congestive, une hypotension est survenue chez 4,4 % et une syncope chez 0,8 %.
Les effets indésirables cliniques les plus fréquents étaient : maux de tête (4,8 %), vertiges (4,6 %) et fatigue (2,8 %).
8.2 Effets indésirables des essais cliniques
Les essais cliniques sont menés dans des conditions très précises. Les taux d'effets indésirables observés dans les essais cliniques ; par conséquent, peuvent ne pas refléter les taux observés dans la pratique et ne doivent pas être comparés aux taux des essais cliniques d'un autre médicament. Les informations sur les effets indésirables provenant des essais cliniques peuvent être utiles pour identifier et évaluer les taux d'effets indésirables des médicaments dans le monde réel.
Hypertension
Les effets indésirables survenus chez plus d'un pour cent des patients hypertendus traités par l'énalapril dans les essais cliniques contrôlés sont présentés ci-dessous. Chez les patients traités par l'énalapril, la durée maximale du traitement était de trois ans ; chez les patients traités par placebo, la durée maximale du traitement était de 12 semaines.
Tableau 3 – Hypertension
Enalapril n = 2314 | Placebo n = 230 | ||||
| Organisme entier | 3,0 | 2,6 | |||
| Fatigue | |||||
| Troubles orthostatiques | 1,2 | 0,0 | |||
| Asthénie | 1,1 | 0,9 | |||
| Appareil digestif | |||||
| Diarrhée | 1,4 | 1,7 | |||
| Nausées | 1,4 | 1,7 | |||
| Système nerveux/troubles | |||||
| psychiatriques | |||||
| Céphalées | 5,2 | 9,1 |
| Étourdissements | 4,3 | 4,3 |
| Appareil respiratoire | ||
| Toux | 1,3 | 0,9 |
| Peau | ||
| Éruptions cutanées | 1,4 | 0,4 |
Insuffisance cardiaque
Les effets indésirables survenus chez plus d'un pour cent des patients atteints d'insuffisance cardiaque traités par l'énalapril sont indiqués ci-dessous. Les incidences représentent les expériences des essais cliniques contrôlés et non contrôlés (la durée maximale du traitement était d'environ un an). Chez les patients traités par placebo, les incidences rapportées proviennent d'essais contrôlés (la durée maximale du traitement est de 12 semaines). Le pourcentage de patients atteints d'insuffisance cardiaque sévère (New York Heart Association [NYHA] Classe IV) était de 29 pour cent et 43 pour cent pour les patients traités par l'énalapril et le placebo, respectivement.
Tableau 4 - Insuffisance cardiaque congestive
Enalapril n = 2314 | Placebo n = 230 | ||||
| Organisme entier | 2,2 | 0,3 | |||
| Troubles orthostatiques | |||||
| Syncope | 2,2 | 0,9 | |||
| Douleur thoracique | 2,1 | 2,1 | |||
| Fatigue | 1,8 | 1,8 | |||
| Douleur abdominale | 1,6 | 2,1 | |||
| Asthénie | 1,6 | 0,3 | |||
| Système cardiovasculaire | |||||
| Hypotension | 6,7 | 0,6 | |||
| Hypotension orthostatique | 1,6 | 0,3 | |||
| Angine de poitrine | 1,5 | 1,8 | |||
| Infarctus du myocarde | 1,2 | 1,8 | |||
| Appareil digestif | |||||
| Diarrhée | 2,1 | 1,2 | |||
| Nausées | 1,3 | 0,6 | |||
| Vomissements | 1,3 | 0,9 | |||
| Système nerveux/troubles | |||||
| psychiatriques | ||
| Étourdissements | 7,9 | 0,6 |
| Céphalées | 1,8 | 0,9 |
| Vertiges | 1,6 | 1,2 |
| Appareil respiratoire | ||
| Toux | 2,2 | 0,6 |
| Bronchite | 1,3 | 0,9 |
| Dyspnée | 1,3 | 0,4 |
| Pneumonie | 1,0 | 2,4 |
| Peau | ||
| Éruptions cutanées | 1,3 | 2,4 |
| Appareil génito-urinaire | ||
| Infection urinaire | 1,3 | 2,4 |
8.3 Effets indésirables moins fréquents au cours des essais cliniques
Hypertension
Cardiovasculaire : hypotension, douleur thoracique, palpitations, infarctus aigu du myocarde
Digestif : Vomissements, dysphagie, douleurs abdominales
Hématologique : Anémie, Leucopénie
Hypersensibilité : œdème de Quincke
Musculo-squelettique : Crampes musculaires
Système nerveux/psychiatrique : insomnie, nervosité, somnolence, paresthésie
Respiratoire : Dyspnée
Peau : Prurit, hyperhidrose
Sens spéciaux : perturbation du goût
Appareil urogénital : insuffisance rénale, protéinurie, oligurie, impuissance
Insuffisance cardiaque
Cardiovasculaire : Palpitations
Musculo-squelettique : Crampes musculaires
Système nerveux/Psychiatrie : Insomnie
Peau : Prurit
Sens spéciaux : perturbation du goût
Urogénital : Insuffisance rénale, impuissance
8.4 Résultats de laboratoire anormaux : données hématologiques, de chimie clinique et autres données quantitatives
Hyperkaliémie : (Voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Créatinine, azote uréique du sang (BUN) : des augmentations de la créatinine sérique et de l'AUN ont été signalées chez environ 20 % des patients atteints d'hypertension rénovasculaire et chez environ 0,2 % des patients atteints d'hypertension essentielle traités par l'énalapril seul.
Chez les patients atteints d'insuffisance cardiaque congestive, qui recevaient également des diurétiques et/ou des digitaliques, des augmentations du BUN et de la créatinine sérique, habituellement réversibles à l'arrêt de l'énalapril et/ou d'un traitement concomitant, ont été observées chez environ 9,7 % des patients.
Hémoglobine et hématocrite : Diminutions de l'hémoglobine et de l'hématocrite (moyenne d'environ
0,34 g % et 1,0 vol %, respectivement) sont survenus fréquemment chez des patients souffrant d'insuffisance cardiaque hypertensive ou congestive traités par l'énalapril, mais étaient rarement d'importance clinique. Dans les essais cliniques, moins de 0,1 % des patients ont interrompu le traitement en raison d'une anémie.
Hépatique : Des élévations des enzymes hépatiques et/ou de la bilirubine sérique se sont produites (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Résultats des essais cliniques
Patients pédiatriques : Dans un essai clinique contrôlé par placebo de quatre semaines, 110 patients pédiatriques hypertendus (âgés de 6 à 16 ans) ont reçu des médicaments pendant 14 jours, dont 51 patients pendant une période de quatre semaines. Le profil d'expérience indésirable n'était pas différent de celui observé chez les patients adultes.
Résultats post-commercialisation
Résultats des tests de laboratoire : hyponatrémie
8.5 Effets indésirables après commercialisation
Effets indésirables rapportés dans les essais non contrôlés et/ou l'expérience de commercialisation :
D'autres effets indésirables cliniques graves survenus depuis la commercialisation du médicament ou des effets indésirables survenus chez 0,5 à 1,0 % des patients souffrant d'hypertension ou d'insuffisance cardiaque dans les essais cliniques sont énumérés ci-dessous et, dans chaque catégorie, sont classés par ordre de gravité décroissante.
Corps dans son ensemble
Réactions anaphylactoïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Cardiovasculaire
Arrêt cardiaque, infarctus du myocarde ou accident vasculaire cérébral, possiblement secondaires à une hypotension excessive chez les patients à risque élevé (voir 7 MISES EN
GARDE ET PRÉCAUTIONS); embolie pulmonaire et infarctus; œdème pulmonaire; angine de poitrine; arythmie, y compris tachycardie et bradycardie auriculaires; fibrillation auriculaire; palpitations, phénomène de Raynaud.
Endocrine
Syndrome de sécrétion inappropriée d'hormone antidiurétique (SIADH).
Digestif
Iléus, pancréatite, insuffisance hépatique, hépatite (ictère hépatocellulaire ou cholestatique), anomalies de la fonction hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS), méléna, anorexie, dyspepsie, constipation, glossite, stomatite, sécheresse de la bouche.
Hématologique
Rares cas de neutropénie, thrombocytopénie, anémie hémolytique et aplasie médullaire.
Métabolique
De rares cas d'hypoglycémie chez des patients diabétiques prenant des antidiabétiques oraux ou de l'insuline ont été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Musculo-squelettique
Crampes musculaires.
Système nerveux/Psychiatrie
Vertiges, dépression, confusion, ataxie, somnolence, insomnie, nervosité, neuropathie périphérique (par exemple, paresthésie, dysesthésie), anomalie des rêves.
Respiratoire
Bronchospasme, rhinorrhée, mal de gorge et enrouement, asthme, infection des voies respiratoires supérieures, infiltrats pulmonaires, pneumonie à éosinophiles.
Peau
Dermatite exfoliative, nécrolyse épidermique toxique, syndrome de Stevens-Johnson, pemphigus, zona, érythème polymorphe, urticaire, prurit, alopécie, bouffées vasomotrices, transpiration, photosensibilité.
Sens spéciaux
Vision trouble, altération du goût, anosmie, acouphènes, conjonctivite, sécheresse oculaire, larmoiement, déficience auditive.
Urogénital
Insuffisance rénale, oligurie, dysfonctionnement rénal (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION), douleur au flanc, gynécomastie, impuissance.
Un complexe de symptômes a été rapporté qui peut inclure tout ou partie des éléments suivants : fièvre, sérite, vascularite, myalgie/myosite, arthralgie/arthrite, anticorps antinucléaire (ANA) positif, vitesse de sédimentation érythrocytaire élevée, éosinophilie et leucocytose. Des éruptions cutanées, une photosensibilité ou d'autres manifestations dermatologiques peuvent survenir. Ces symptômes peuvent être réversibles à l'arrêt du traitement.
Dans de très rares cas, un œdème de Quincke intestinal a été rapporté avec les inhibiteurs de l'enzyme de conversion de l'angiotensine, y compris l'énalapril.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Voir le tableau Interactions médicament-médicament
9.4 Interactions médicament-médicament
Tableau 5- Interactions médicament-médicament établies ou potentielles
| [Nom propre/commun] | Source de preuve | Effet | Commentaire clinique |
| Agents affectant l'activité sympathique | Les bêta-bloquants adrénergiques ajoutent un effet antihypertenseur supplémentaire à l'énalapril. | Les agents affectant l'activité sympathique (par exemple, les agents bloquants ganglionnaires ou les agents bloquant les neurones adrénergiques) peuvent être utilisés avec prudence. | |
| Agents provoquant la libération de rénine | L'antihypertenseur l'effet de TARO-ENALAPRIL est accru par les agents antihypertenseurs qui provoquent la libération de rénine (p. ex., les diurétiques). |
| Agents augmentant le potassium sérique | Depuis l'énalapril diminue l'aldostérone fabrication, élévation de potassium sérique peut se produire | Diurétiques épargneurs de potassium tels comme la spironolactone, l'éplérénone, triamtérène ou amiloride, des suppléments de potassium ou d'autres médicaments susceptibles d'augmenter le potassium sérique (p. potassium sérique. Les substituts de sel qui contiennent du potassium doivent également être utilisés avec prudence (voir 7 MISES EN GARDE ET PRÉCAUTIONS). | |
| Double blocage du système rénine-angiotensine (SRA) avec des IECA, des ARA ou des médicaments contenant de l'aliskirène | Augmentation de l'incidence de hypotension sévère, insuffisance rénale et hyperkaliémie. | Double blocus de la rénine- Le système d'angiotensine (RAS) avec des IECA, des ARA ou des médicaments contenant de l'aliskirène est contre-indiqué chez les patients diabétiques et/ou insuffisants rénaux, et n'est généralement pas recommandé chez les autres patients. Voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS | |
| Or | Réactions nitritoïdes (les symptômes incluent bouffées vasomotrices, nausées, vomissements et hypotension symptomatique) ont été rarement signalés chez des patients recevant de l'or injectable (aurothiomalate de sodium) et un traitement concomitant par un inhibiteur de l'ECA, y compris l'énalapril. | Voir 7 MISES EN GARDE ET PRÉCAUTIONS |
| Hypotension – Patients sous traitement diurétique | Les patients sous diurétiques et en particulier ceux chez qui un traitement diurétique a été récemment institué, peuvent occasionnellement présenter une réduction excessive de la pression artérielle après le début du traitement par l'énalapril. | La possibilité d'effets hypotenseurs avec l'énalapril peut être minimisée en arrêtant le diurétique ou en augmentant la consommation de sel avant le début du traitement par l'énalapril (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION). | |
| Sels de lithium | Comme avec d'autres médicaments qui éliminent sodium, lithium le dégagement peut être réduit. | Par conséquent, le lithium sérique les niveaux doivent être surveillés soigneusement si les sels de lithium doivent être administré. | |
| Inhibiteurs de la cible mammifère de la rapamycine (mTOR) | Les patients prenant Un traitement concomitant par un inhibiteur de mTOR (par exemple, temsirolimus, sirolimus, évérolimus) peut présenter un risque accru d'œdème de Quincke. | Il faut être prudent lorsque ces médicaments sont utilisés en concomitance (voir 7 MISES EN GARDE et PRÉCAUTIONS). | |
Néprilysine Inhibiteurs | Les patients prenant un néprilysine concomitante inhibiteur (par ex. sacubitril) peut présenter un risque accru d'œdème de Quincke | (voir 2 CONTRE-INDICATIONS et 7 AVERTISSEMENTS ET PRECAUTIONS). | |
Non stéroïdien Anti-inflammatoire Médicaments (AINS) y compris les inhibiteurs sélectifs de la cyclooxygénase-2 | Chez certains patients avec rénal compromis (par exemple, les patients âgés ou les patients présentant une déplétion volémique, y compris ceux sous traitement diurétique) qui sont traités par des AINS, y compris des les inhibiteurs de la COX-2, le l'administration concomitante d'inhibiteurs de l'ECA ou d'antagonistes des récepteurs de l'angiotensine II peut entraîner une détérioration supplémentaire de la fonction rénale. Des cas d'insuffisance rénale aiguë, généralement réversibles, ont également été rapportés. | L'effet antihypertenseur de l'énalapril peut être diminué avec utilisation concomitante d'anti-inflammatoires non stéroïdiens, y compris des inhibiteurs sélectifs de la cyclooxygénase-2 (inhibiteurs de la COX-2). Cette combinaison doit donc être administré avec prudence dans cette population de patients. |
dipeptidyle peptidase IV (DPP- IV) inhibiteurs (par exemple alogliptine, linagliptine, saxagliptine, sitagliptine) | C | Les patients prenant en concomitance des inhibiteurs de la DPP-IV peuvent présenter un risque accru d'œdème de Quincke | Il faut être prudent lorsque utilisant des inhibiteurs de la DPP-IV et de l'ECA de façon concomitante (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
Légende : C = Étude de cas ; CT = essai clinique ; T = Théorique
9.5 Interactions médicament-aliment
L'absorption de l'énalapril n'est pas influencée par la présence d'aliments dans le tractus gastro-intestinal.
9.6 Interactions médicament-herbe médicinale
Les interactions avec les produits à base de plantes n'ont pas été établies.
9.7 Interactions médicament-test de laboratoire
Les interactions avec les tests de laboratoire n'ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mécanisme d'action
L'énalapril est un inhibiteur de l'ECA utilisé dans le traitement de l'hypertension et de l'insuffisance cardiaque.
L'enzyme de conversion de l'angiotensine (ECA) est une peptidyl dipeptidase qui catalyse la conversion de l'angiotensine I en substance pressive, l'angiotensine II. Après absorption, l'énalapril, un promédicament, est hydrolysé en énalaprilate, son métabolite actif, qui inhibe l'ECA. L'inhibition de l'ECA entraîne une diminution de l'angiotensine II plasmatique, ce qui entraîne une augmentation de l'activité de la rénine plasmatique (en raison de la suppression du rétrocontrôle négatif de la libération de rénine) et une diminution de la sécrétion d'aldostérone. Bien que cette dernière diminution soit faible, elle entraîne une légère augmentation du potassium sérique. Chez les patients traités par l'énalapril et un diurétique thiazidique, la kaliémie n'a pratiquement pas changé (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L'ACE est identique à la kininase II. Ainsi, l'énalapril peut également bloquer la dégradation de la bradykinine, un puissant peptide vasodépresseur. Cependant, le rôle que cela joue dans les effets thérapeutiques de l'un ou l'autre médicament est inconnu.
Bien que le mécanisme par lequel l'énalapril abaisse la pression artérielle soit principalement la suppression du système rénine-angiotensine-aldostérone, l'énalapril abaisse également la pression artérielle chez les patients souffrant d'hypertension à faible rénine.
10.2 Pharmacodynamique
L'administration d'énalapril à des patients hypertendus entraîne une réduction de la pression artérielle à la fois en position couchée et debout. L'arrêt brutal de l'énalapril n'a pas été associé à une augmentation rapide de la pression artérielle. Chez la plupart des patients étudiés, après administration orale d'une dose individuelle d'énalapril, le début de l'activité antihypertensive est observé au bout d'une heure avec une réduction maximale de la pression artérielle atteinte en 4 à 6 heures. Aux doses recommandées, il a été démontré que l'effet antihypertenseur se maintient pendant au moins 24 heures. Chez certains patients, l'effet peut diminuer vers la fin de l'intervalle posologique (voir 4 POSOLOGIE ET ADMINISTRATION). À l'occasion, l'obtention d'une réduction optimale de la tension artérielle peut nécessiter plusieurs semaines de traitement.
Dans les études hémodynamiques chez les patients souffrant d'hypertension essentielle, la réduction de la pression artérielle s'est accompagnée d'une réduction de la résistance artérielle périphérique avec une augmentation du débit cardiaque et peu ou pas de changement de la fréquence cardiaque. Suite à l'administration d'énalapril, il y avait une augmentation du débit sanguin rénal; le taux de filtration glomérulaire était généralement inchangé.
Lorsque l'énalapril est administré avec des diurétiques de type thiazidique, son effet hypotenseur est approximativement additif.
L'administration d'énalapril à des patients atteints d'insuffisance cardiaque congestive réduit la postcharge et la précharge cardiaque, entraînant une augmentation du débit cardiaque, sans tachycardie réflexe.
Lorsqu'il est utilisé chez des patients hypertendus normolipidémiques, l'énalapril n'a eu aucun effet sur les fractions de lipoprotéines plasmatiques.
Des études chez le chien indiquent que l'énalapril traverse mal, voire pas du tout, la barrière hémato-encéphalique ; l'énalaprilate ne pénètre pas dans le cerveau.
10.3 Pharmacocinétique
Tableau 6 - Résumé des paramètres pharmacocinétiques de l'énalaprilate chez des volontaires sains après une dose orale de 10 mg d'énalapril
| Cmax ng/mL | t½ (h)* | ASC0-∞ ng•h/mL | |
| Dose unique moyenne | 32,3 | 11 | 423 |
- * Demi-vie effective après l’administration de doses multiples
Absorption
Enalapril maleate is rapidly absorbed with peak serum concentrations of enalapril occurring within one hour. Based on urinary recovery the extent of absorption of enalapril from enalapril tablets is approximately 60%. The absorption of enalapril is not influenced by the presence of food in the gastrointestinal tract.
Metabolism
Following absorption, enalapril is rapidly and extensively hydrolyzed to enalaprilat, a potent angiotensin converting enzyme inhibitor (which itself is poorly absorbed).
Peak serum concentrations of enalaprilat occur 3 to 4 hours after an oral dose of enalapril.
Except for conversion to enalaprilat, there is no evidence of significant metabolism of enalapril.
Elimination
Excretion of enalapril is primarily renal. Approximately 94% of the dose is recovered in the urine and feces as enalaprilat or enalapril. The principal components in urine are enalaprilat, accounting for about 40% of the dose, and intact enalapril.
The serum concentration profile of enalaprilat exhibits a prolonged terminal phase, apparently associated with binding to ACE. The effective half-life for accumulation of enalaprilat following multiple doses of enalapril is 11 hours.
In hypertensive children aged 2 months to 15 years the kinetics of enalapril were approximately similar to adults (see 4 DOSAGE AND ADMINISTRATION).
Special Populations and Conditions
- Pediatrics: In pediatric patients the antihypertensive effect of enalapril has been studied in hypertensive children aged 6-16 years (see 4 DOSAGE AND ADMINISTRATION and 10 CLINICAL PHARMACOLOGY, 10.3 Pharmacokinetics).
- Race: The antihypertensive effect of angiotensin converting enzyme inhibitors is generally lower in black than in non-black patients.
- Renal Insufficiency: The disposition of enalapril and enalaprilat in patients with renal insufficiency is similar to that in patients with normal renal function until the glomerular filtration rate is 30 mL/min (0.50 mL/s) or less. With renal function ≤ 30 mL/min (≤ 0.50 mL/s), peak and trough enalaprilat levels increase, time to peak concentration increases and time to steady state may be delayed. The effective half-life of enalaprilat following multiple doses of enalapril is prolonged at this level of renal insufficiency (see 4 DOSAGE AND ADMINISTRATION). Enalaprilat is dialyzable at the rate of 62 mL/min (1.03 mL/s).
11 STORAGE, STABILITY AND DISPOSAL
Store at room temperature (15° C - 30° C). Keep container tightly closed. Protect from moisture.
NOTE: 100 and 500 tablet bottles: discard remaining tablets five months after opening bottle.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
| Dénomination commune : | maléate d’énalapril | énalapril sodique |
| Nom chimique : | L-proline 1-[N-[1- (éthoxycarbonyl)-3-phénylpropyl]- L-alanyl]-, (S)-, (Z)-2-butènedioate (1:1) | L-proline-1-[N-[1- (éthoxycarbonyl)-3- phénylpropyl]-L-alanyl]-, (S), sodique (1:1) |
Formule moléculaire et Poids moléculaire : | C24H32N209, 492.53 g/mol | C20H27N2NaO5, 398.43 g/mol |
| Formule développée : | 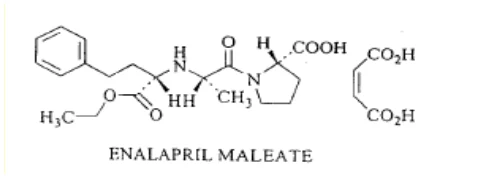 | 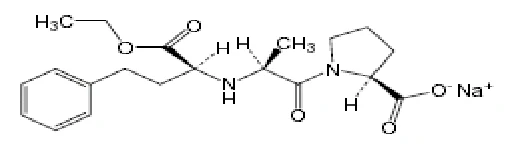 |
| Propriétés physicochimiqu es : | Le maléate d’énalapril se présente sous forme de poudre cristalline, blanche ou blanc cassé, et possède un point de fusion qui se situe environ à 143 °C ou 144 °C. Il est modérément soluble dans l’eau (pH 3,4), est très soluble dans le methanol, pratiquement insoluble dans le chlorure de méthylène. Elle se dissout dans les solutions diluées d'hydroxydes alcalins. Le pKa1 et le pKa2 de la molécule de base sont respectivement de 3,0 et de 5,4. |
14 ESSAIS CLINIQUES
14.1 Conception de l'essai et données démographiques de l'étude
Tableau 7 - Résumé des données démographiques des patients pour les essais cliniques SOLVD – Étude de traitement
| Étude | Protocole | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (limites) | Sexe |
| SOLVD – | Multicentrique, à | 2,5 ou 5 mg, deux fois | 2 569 | 60,2 ans | Hommes : |
volet traitement | double insu, avec répartition aléatoire et contrôlée par placebo | par jour Dose augmentée jusqu’à 10 mg, deux | Placebo : 1 284 Énalapril : 1 285 | (20-80) | 2 065 Femmes : 504 |
| fois par jour pendant | |||||
| une période pouvant | |||||
| atteindre 55 mois | |||||
Tableau 8 - Résumé des données démographiques des patients pour les essais cliniques Étude SOLVD-Prévention
| Étude | Protocole | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (limites) | Sexe |
| SOLVD – | Multicentrique, à | 2,5 mg, deux fois par | 4 228 | 58,7 ans | Hommes : |
volet prévention | double insu, avec répartition aléatoire et contrôlée par placebo | jour, avec augmentation graduelle jusqu’à 10 mg, deux fois par jour | Placebo : 2 117 Énalapril : 2 111 | (20-80) | 3 752 Femmes : 476 |
| Suivi de 46 mois | |||||
| (minimum) à 62 mois | |||||
| (maximum) | |||||
Tableau 9 - Résumé des données démographiques des patients pour les essais cliniques
| Étude | Protocole | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (limites) | Sexe |
| CONSENSUS | Multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo | 5 mg, deux fois par jour, avec augmentation jusqu’à un maximum de 20 mg, deux fois par jour | 253 Placebo : 126 Énalapril : 127 | 70 ans (36-91) | Hommes : 179 Femmes : 74 |
14.2 Résultats de l'étude
Tableau 10 - Résultats de l'étude SOLVD-Traitement
| Paramètre principal | Valeur associée et signification statistique pour l'énalapril N (%) | Valeur associée et signification statistique pour le placebo N (%) | Valeur p |
| Mortalité générale | 451 (35,1 %) | 510 (39,7 %) | 0,008 |
Dans une étude multicentrique, contrôlée par placebo et en double aveugle (SOLVD), 2569 patients présentant une insuffisance cardiaque symptomatique (principalement des classes II et III de la New York Heart Association et une fraction d'éjection ≤ 35 %), ont été randomisés pour recevoir un placebo ou l'énalapril en traitement d'appoint. à la thérapie conventionnelle. Les maladies qui ont exclu les patients de l'inclusion dans l'étude comprenaient l'angor stable sévère, l'obstruction hémodynamiquement significative de la valvule ou des voies d'éjection, l'insuffisance rénale, les maladies vasculaires cérébrales (par exemple, les maladies importantes de l'artère carotide), les maladies pulmonaires avancées, les tumeurs malignes, la myocardite active et la péricardite constrictive. L'utilisation de l'énalapril a été associée à une réduction de 11 % de la mortalité toutes causes confondues (ce qui correspond à une réduction du risque de 16 % de la mortalité toutes causes confondues) et à une réduction de 30 % des hospitalisations pour insuffisance cardiaque (ce qui correspond à une réduction du risque de 36 % en hospitalisation pour insuffisance cardiaque). La principale différence de mortalité concernait les décès dus à une insuffisance cardiaque progressive. Il n'y avait pas de différence significative dans le nombre de décès classés comme dus à une arythmie sans aggravation de l'insuffisance cardiaque congestive.
Tableau 11 - Résultats de l'étude SOLVD-Prévention
| Paramètre principal | Énalapril N (%) | Placebo N (%) | Valeur p |
| Mortalité générale | 306 (14,5 %) | 332 (15,7 %) | 0,211 |
Un deuxième essai multicentrique a utilisé le protocole SOLVD pour une étude de patients asymptomatiques ou peu symptomatiques. Les patients SOLVD-Prevention, qui avaient une fraction d'éjection ventriculaire gauche ≤ 35% et aucun antécédent d'insuffisance cardiaque symptomatique, ont été randomisés pour recevoir un placebo (n=2117) ou l'énalapril (n=2111) et suivis jusqu'à 5 ans. La majorité des patients de l'essai SOLVD-Prévention avaient des antécédents de cardiopathie ischémique. Un antécédent d'infarctus du myocarde était présent chez 80 % des patients, un angor actuel chez 34 % et un antécédent d'hypertension chez 37 %. Aucun effet de mortalité statistiquement significatif n'a été démontré dans cette population. Les sujets traités par l'énalapril avaient 32 % moins de premières hospitalisations pour insuffisance cardiaque et 32 % moins d'hospitalisations totales pour insuffisance cardiaque. Par rapport au placebo, 32 % de patients en moins recevant de l'énalapril ont développé des symptômes d'insuffisance cardiaque manifeste.
Les hospitalisations pour raisons cardiovasculaires ont également été réduites. Il y avait une insignifiante réduction des hospitalisations toutes causes confondues dans le groupe de traitement à l'énalapril (pour l'énalapril vs placebo, respectivement, 1166 vs 1201 premières hospitalisations, 2649 vs 2840 hospitalisations totales), bien que l'étude n'ait pas la puissance nécessaire pour rechercher un tel effet.
L'essai SOLVD-Prévention n'a pas été conçu pour déterminer si le traitement des patients asymptomatiques avec une faible fraction d'éjection serait supérieur, en termes de prévention de l'hospitalisation, à un suivi plus étroit et à l'utilisation de l'énalapril dès les premiers signes d'insuffisance cardiaque. Cependant, dans les conditions de suivi de l'essai SOLVD-Prévention (tous les quatre mois à la clinique de l'étude ; médecin personnel au besoin), 68 % des patients sous placebo qui ont été hospitalisés pour insuffisance cardiaque n'avaient enregistré aucun symptôme antérieur qui aurait a signalé le début du traitement.
L'essai SOLVD-Prevention n'a pas non plus été conçu pour montrer si l'énalapril modifiait la progression de la maladie cardiaque sous-jacente.
Tableau 12 - Résultats de l'étude CONSENSUS
| Paramètre principal | Énalapril N (%) | Placebo N (%) | Valeur p | ||||
| Mortalit é générale | 6 mois | 33 (26,0 %) | 55 (43,6 %) | 0,004 | |||
| 12 mois | 46 (36,2 %) | 66 (52,4 %) | 0,011 | ||||
| Fin de l’étude | 50 (39,4 %) | 68 (54,0 %) | 0,003 | ||||
Dans un autre essai multicentrique contrôlé par placebo (CONSENSUS, voir BIBLIOGRAPHIE, n° 22),253 patients atteints d'insuffisance cardiaque congestive sévère (New York Heart Association classe IV) ont été randomisés pour recevoir un placebo ou de l'énalapril administré en complément d'un traitement conventionnel. L'utilisation de l'énalapril a été associée à une amélioration des symptômes et à une réduction de la mortalité due à la progression de l'insuffisance cardiaque. Aucune différence n'a été observée dans l'incidence de la mort subite d'origine cardiaque.
14.3 Études comparatives de biodisponibilité
Deux études comparatives de biodisponibilité ont été réalisées sur les comprimés à 5 mg et à 20 mg dans des conditions de jeûne en utilisant des volontaires masculins adultes en bonne santé.
Une étude de biodisponibilité croisée à dose unique de TARO-ENALAPRIL 1 x 5 mg comprimés et de Vasotec® 1 x 5 mg comprimés a été réalisée à jeun chez 21 volontaires de sexe masculin adultes en bonne santé. Le tableau récapitulatif des données comparatives de biodisponibilité est présenté ci-dessous :
Énalapril (1 comprimés d’énalapril à 5 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (coefficient de variation en %) |
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques en % | Intervalle de confiance à 90 % |
|---|---|---|---|---|
ASC0-T (ng-hr/mL) | 58.55 61.78 (34.2) | 63.34 64.91 (21.9) | 92.36 | 85.36– 99.93 |
ASC0-I (ng-hr/mL) | 60.18 63.44 (33.9) | 64.42 65.97 (21.5) | 93.72 | 87.11– 100.83 |
Cmax (ng/mL) | 44.65 47.00 (35.1) | 44.82 46.18 (25.0) | 99.69 | 91.73 – 108.33 |
Tmax~ (h) | 0.62 (23.7) | 0.74 (23.2) | - | - |
T½ ~ (h) | 0.94 (38.0) | 0.99 (38.5) | - | - |
TARO-ENALAPRIL comprimés USP, 5 mg (Sun Pharma Canada Inc.)
† VASOTEC® (énalapril) comprimés 5 mg (Merck Frosst Canada Ltd./ Merck Frosst Canada Ltée) achetés au Canada.
# Calcul basé en fonction d’une estimation des moindres carrés.
~ Exprimé comme la moyenne arithmétique seulement (coefficient de variation en %)
Étude croisée ayant comparé la biodisponibilité d’une seule dose de RAN- ENALAPRIL, 1 comprimés à 20 mg, et de Vasotec®, 1 comprimés à 20 mg, chez 23 hommes volontaires en bonne santé et à jeun. Un résumé des données sur la biodisponibilité est présenté ci-dessous:
Énalapril (1 comprimés d’énalapril à 20 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (coefficient de variation en %) |
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques en % | Intervalle de confiance à 90 % |
|---|---|---|---|---|
ASC0-T (ng-hr/mL) | 239.31 253.19 (35.3) | 252.83 267.21 (34.8) | 94.73 | 83.67 – 107.25 |
ASC0-I (ng-hr/mL) | 256.62 270.01 (33.4) | 269.51 283.62 (33.3) | 95.28 | 84.55 – 107.37 |
Cmax (ng/mL) | 186.95 196.14 (33.2) | 193.90 204.77 (34.0) | 96.79 | 86.24 – 108.63 |
Tmax~ (h) | 0.77(24.6) | 0.79 (31.1) | - | - |
T½ ~ (h) | 0.75 (19.3) | 0.72 (13.0) | - | - |
* TARO-ENALAPRIL comrpimé USP, 20 mg (Sun Pharma Canada Inc.)
† VASOTEC® (énalapril) comprimé 20 mg (Merck Frosst Canada Ltd./ Merck Frosst Canada Ltée) achetés au Canada.
# Calcul basé en fonction d’une estimation des moindres carrés.
~ Exprimé comme la moyenne arithmétique seulement (coefficient de variation en %)
15 MICROBIOLOGIE
Aucune information microbiologique n'est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Tableau 13- Mécanisme d'action
| Étude | Espèce/lignée | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose | Résultats |
| Effet du maléate d’énalapril sur les concentrations sériques totales d’ECA chez les rats et les chiens | Rats mâles Sprague-Dawley | 12 animaux d’expérienc e 6 témoins | orale | 10 mg/kg/jour durant 7 ou 14 jours | Augmentation de l’ECA de 79 % en 7 jours et de 140 % en 14 jours. |
| Beagles mâles | 3 chiens | orale | 10 mg/kg durant 7 ou 14 jours (selon le cas) | Augmentation de l’ECA de 30 % en 7 jours et de 48 % en 14 jours. | |
| 3 chiens | orale | 30 mg/kg/jour durant 3 jours | Augmentation de l’ECA de 1,5 fois. | ||
| Inhibition in vivo de l’ECA chez des rats et des chiens anesthésiés et non anesthésiés | Rats mâles Sprague-Dawley (Blue Spruce) | 6 rats | I.V. orale | 3, 10, 30 mcg/kg 0,1, 0,3, 1,0 et 3,0 mg/kg | La DE50 est de 14,0 mcg/kg I.V. et de 0,29 mg/kg par voie orale. |
| Beagles ou chiens bâtards (mâles et femelles) | 6 chiens par dose | I.V. | 30, 130, 430, 1 430 mcg/kg | Inhibition proportionnelle à la dose de la réponse vasopressive à l’angiotensine. |
| La DE50 est de 6,4 mcg/kg pour l’énalaprilate et de 278 mcg/kg pour le maléate d’énalapril. | ||||
Effet de l’énalaprilate sur la réaction de vasodilatation à la bradykinine du membre arrière du chien et sur la réaction de vasoconstriction aux angiotensines | ||||
| Chiens anesthésiés , mâles ou femelles | 4 chiens | I.V. | 0,3 à 100 mcg/kg | Inhibition locale de l’ECA : (énalaprilate) DE50 = 4,8 mcg/kg (4,4 à 5,2 mcg/kg) I.V. |
Tableau 14- Effets sur la tension artérielle
| Étude | Espèce/lignée | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose | Résultats |
| Activité antihypertensive sur des rats carencés en sodium | Rats mâles Sprague-Dawley | 6 rats par groupe et au moins 8 groupes de traitement | orale | Énalapril : 1 à 10 mg/kg | L’énalapril a entraîné une diminution de la pression systolique proportionnelle à la dose durant 3 heures ou plus. |
| Effet sur des rats dont l’hypertension est d’origine rénale (technique de Grollman) | Rats mâles Sprague-Dawley | 6 à 8 rats dans la plupart des groupes de traitement | orale | Énalapril : 3,0 mg/kg | L’énalapril a entraîné une diminution moyenne de la pression systolique de ≈20 mmHg et une légère tachycardie. |
| Rapport entre le blocage de l’angiotensine I et la baisse de la pression sanguine chez des rats spontanément hypertendus, des rats atteints d’hypertension rénale, des chiens atteints d’hypertension rénale et des chiens normotendus carencés en sodium | Rats Sprague- Dawley; chiens bâtards normotendus | Au moins 4 ou 5 rats par groupe et au moins 3 chiens par groupe | orale | Énalapril : 0,1 à 3 mg/kg | La période de diminution de la pression sanguine n’a pas correspondu à la période d’inhibition maximale de l’effet vasopresseur de l’angiotensine I. |
Tableau 15 - Autres effets
| Étude | Espèce/lignée | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose | Résultats |
| Effets sur l’insuffisance rénale aiguë chez des chiens | Chiens bâtards | 4 par groupe | orale | 1,0 mg/kg, 2 fois par jour durant 3 jours | Aucune aggravation de l’insuffisance rénale aiguë. |
| Autoradiographi e de l’organisme entier | Hamsters dorés | Minimum de 16 | orale | 5 mg/kg | Aucune trace de radioactivité dans la moelle épinière et le cerveau des hamsters mâles et femelles. |
Toxicologie générale :
Toxicité aiguë
Tableau 16- Valeurs DL50 :
| Voie d’administration | Espèce | Sexe | MSDRLa | NMB/RLb |
| Orale | Souris | mâle femelle | 2 g/kg 2 g/kg | 3,5 g/kg 3,5 g/kg |
| Rat | mâle femelle | 2 g/kg 2 g/kg | 3,5 g/kg 3,0 g/kg | |
| Intraveineuse | Souris | mâle femelle | – 750 mg/kg | 900 mg/kg 900 mg/kg |
| Rat | mâle | – | 950 mg/kg | |
| femelle | – | 850 mg/kg | ||
| Sous-cutanée | Souris | mâle femelle | – – | 1 150 mg/kg 1 500 mg/kg |
| Rat | mâle | – | 1 750 mg/kg | |
| femelle | – | 1 400 mg/kg |
a Laboratoires de recherche de Merck Sharp & Dohme, West Point, Pennsylvanie, É.-U.
b Nippon Merck-Banyu Co., Menuma, Japon
Signes de toxicité : ptosis, diminution de l’activité, bradypnée et perte de la capacité de se redresser, ataxie, dyspnée et convulsions cloniques.
Tableau 17-Toxicité subaiguë et chronique
| Espèce | Durée de l’étude | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose mg/kg/jour | Effets |
| Rat | 1 mois | 10 M + 10 F | orale | 0, 10, 30, 90 | À toutes les doses Légère diminution du gain pondéral. À 30 et à 90 mg/kg/jour Élévation de l’azote uréique sanguin reliée à la dose chez les rats mâles. |
| Rat | 3 mois | 15 M + 15 F | orale | 0, 10, 30, 90 | À toutes les doses Légère diminution du gain pondéral et du sodium sérique, légère élévation du potassium sérique. Légère augmentation du poids des reins et diminution du poids du cœur. À 30 et à 90 mg/kg/jour Augmentation de l’azote uréique sanguin en fonction de la dose administrée. |
| Rat | 1 an | 25 M + 25 F | orale | 0, 10, 30, 90 | Sacrifice après 6 mois d’étude Augmentation significative du poids des reins chez les rats mâles ayant reçu 90 mg/kg/jour par rapport aux animaux témoins (p ≤ 0,05). Après un an d’étude Diminution du gain pondéral (7 % à 19 %) reliée à la dose. Élévation des taux d’azote uréique sanguin reliée à la dose chez les mâles qui avaient reçu 30 et 90 mg/kg/jour (valeurs allant jusqu’à 52,9 et 89,2 mg/100 mL respectivement). Taux élevés d’azote uréique sanguin chez trois rats femelles qui avaient reçu de fortes doses. Élévation du taux de potassium sérique (0,1 à 0,8 mEq/L) chez les rats mâles à la dose maximale. Augmentation significative du poids des reins chez les rats mâles ayant reçu 90 mg/kg/jour, par rapport aux animaux témoins (p ≤ 0,05). |
| Rat | 1 mois | 20 M + 20 F | orale | 0, 90 et 90 avec une solution salée comme boisson | Sans solution salée complémentaire Gain pondéral inférieur (8 % à 19 %); augmentation des taux d’azote uréique sanguin (jusqu’à 62,8 mg/100 mL). Avec une solution salée complémentaire Gain pondéral et taux d’azote uréique sanguin similaires à ceux des animaux témoins. |
| Espèce | Durée de l’étude | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose mg/kg/jour | Effets |
| Rat (carenc é en sodium) | 3 semaines | 30 M + 30 F | orale | 0, 90 | Potentialisation marquée de la toxicité se traduisant par : mort, perte de poids, augmentation importante des taux d’azote uréique sanguin, de créatinine et de potassium, dégénérescence des tubules rénaux. |
| Beagle | 1 mois | 3 M + 3 F | orale | 0, 10, 30, 90 (4 doses seulement) réduites à 60 mg (4 doses seulement) | À 30 mg Chez un chien, élévation de l’azote uréique sanguin et dégénérescence des tubules rénaux. À des doses élevées 6/6 morts (après 7 à 12 jours) Augmentation de l’azote uréique sanguin, du glucose, de l’ASAT, de l’ALAT et du potassium; diminution du sodium et des chlorures sériques; dégénérescence des tubules rénaux et augmentation des graisses hépatocellulaires. |
| Beagle | 3 mois | 3 M + 3 F | orale | 0, 10, 30, 90 (7 doses seulement) | À toutes les doses Légère diminution du sodium sérique. À 30 mg 2/6 : morts Élévation de l’azote uréique sanguin et du glucose sérique; dégénérescence des tubules rénaux. À 90 mg 5/6 : morts Augmentation de l’azote uréique sanguin, du glucose sérique, de l’ASAT, de l’ALAT, des phosphatases alcalines et du potassium. Diminution des chlorures sériques; dégénérescence des tubules rénaux; augmentation des graisses hépatocellulaires; nécrose hépatocellulaire. |
| Beagle | 1 an | 5 M + 5 F | orale | 0, 3, 5, 15 | Aucun changement provoqué par le médicament. |
| Espèce | Durée de l’étude | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose mg/kg/jour | Effets |
| Beagle | 15 jours | 3 M + 3 F | orale | 0, 60 avec ou sans solution salée complémentaire | Chiens traités n’ayant pas reçu la solution salée 3/6 : morts 4/6 : augmentation des taux d’azote uréique sanguin 3/6 : diminution des chlorures sériques, élévation de l’ASAT, de l’ALAT et du potassium 1/6 : augmentation des phosphatases alcalines 1/6 : lésions hépatocellulaires (chez le 1er animal mort) 5/6 : lésions rénales (3 nécroses modérées des tubules rénaux et 2 légères) Chiens traités ayant reçu la solution salée 0/6 : mort 3/6 : élévation des taux d’azote uréique sanguin 1/6 : nécrose très légère des tubules rénaux et vacuolisation modérée des cellules tubulaires |
| Espèce | Durée de l’étude | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose mg/kg/jour | Effets |
| Beagle | 15 jours | 3 M + 3 F | orale | 0, 90 avec ou sans solution salée complémentaire | Chiens traités n’ayant pas reçu la solution salée 6/6 : morts 6/6 : augmentation des taux d’azote uréique sanguin, de la créatinine et de l’ALAT 5/6 : augmentation de l’ASAT 2/6 : augmentation du potassium sérique 5/6 : dégénérescence marquée des tubules rénaux 1/6 : dégénérescence modérée des tubules rénaux 6/6 : atrophie légère, modérée ou marquée du thymus 3/6 : ulcération de l’œsophage distal 2/6 : lésions de la muqueuse buccale Chiens traités ayant reçu la solution salée 2/6 : morts 6/6 : augmentation des taux d’azote uréique sanguin et de la créatinine 3/6 : augmentation de l’ASAT et de l’ALAT 0/6 : élévation du potassium 2/6 : dégénérescence modérée des tubules rénaux 4/6 : dégénérescence légère des tubules rénaux 4/6 : atrophie légère ou modérée du thymus 3/6 : lésions hépatiques |
Tableau 18 - Études de tératologie
| Espèce | Nombre d’animaux par groupe | Dose mg/kg/jour | Durée de l’adminis- tration | Résultats |
| Rat (Charles River CD) | 20 F | 0, 10, 30, 90 | Du 15e jour de gestation au 20e jour de lactation | À toutes les doses
À 90 mg/kg/jour
|
| Rat (Charles River CD) | 25 F | 0, 10, 100, 200 100 + solution salée 200 + solution salée | Du 6e au 17e jour de gestation | Diminution du gain pondéral de la mère chez les rats recevant 100 et 200 mg/kg/jour sans apport complémentaire de solution salée. Aucun effet défavorable sur la reproduction attribuable au traitement, ni d’effet tératogène dans aucun des groupes. |
Rat (CLEA Japan Inc- JCL:SD) | 25 F | 0, 12, 120, 1 200 1 200 + solution salée | Du 6e au 17e jour de gestation | Rats traités n’ayant pas reçu de solution salée
À 1 200 mg/kg/jour
Rats traités ayant reçu une solution salée
|
| Lapin (albinos de Nouvelle- Zélande) | 18 F | 0, 3, 10, 30 (avec solution salée) | Du 6e au 18e jour de gestation | À 3 et à 10 mg/kg/jour
À 30 mg/kg/jour
|
Tableau 19-Études d'évaluation de la fécondité et postnatale :
| Espèce | Nombre d’animaux par groupe | Dose mg/kg/jour | Durée de l’administration | Résultats |
| Rat (Charles River CD) | 15 M + 30 F | 0, 10, 30, 90 | Mâles : 70 jours avant l’accouplement jusqu’à la fin de la période d’accouplement . Femelles : 15 jours avant l’accouplemen t et durant toute la gestation. | On n’a observé aucun effet sur la reproduction à quelque dose que ce soit. Mâles ayant reçu 30 et 90 mg/kg/jour
Femelles ayant reçu 30 et 90 mg/kg/jour
Ratons Diminution du poids corporel des ratons F1, à 90 mg/kg/jour la première journée du post-partum, suivie d’un retard dans le développement postnatal. Augmentation de la mortalité chez les ratons F1, à 30 et 90 mg/kg/jour durant la lactation. |
Mutagénicité :
L'énalapril n'était pas mutagène dans le test de mutagène microbien d'Ames avec ou sans activation métabolique, dans le Rec-Assay, échange de chromatides sœurs avec des cellules de hamster chinois en culture (jusqu'à 20 mg/mL) et le test du micronoyau avec des souris.
Test d'aberration chromosomique in vitro = l'énalapril était clastogène à 10 et 20 mg/mL mais pas à 5 mg/ml.
Cancérogénicité :
Il n'y avait aucune preuve d'un effet cancérigène lorsque l'énalapril a été administré pendant 106 semaines à des rats (Charles River CD-1) à des doses allant jusqu'à 90 mg/kg/jour (150 fois la dose humaine quotidienne maximale).
L'énalapril a également été administré pendant 94 semaines à des souris mâles et femelles (Charles River CD-1) à des doses allant jusqu'à 90 et 180 mg/kg/jour, respectivement (150 et 300 fois la dose quotidienne maximale pour l'homme), et aucune preuve de cancérogénicité a été notée.
17 MONOGRAPHIES DE PRODUITS À L'APPUI
VASOTEC® (comprimés d'énalapril à 2,5 mg, 5 mg, 10 mg et 20 mg), numéro de contrôle de la présentation 247519, monographie de produit, Organon Canada Inc., 21 juin 2021.