


Monographie de produit - Taro-Témozolomide (Taro Pharmaceuticals, 180 mg)
INDICATIONS ET USAGE CLINIQUE
Taro-Temozolomide (capsules de témozolomide) est indiqué :
- comme traitement concomitant à la radiothérapie chez les adultes atteints d’un glioblastome multiforme (GBM) nouvellement diagnostiqué, puis comme traitement d’entretien;
- pour traiter des adultes atteints d’un glioblastome multiforme ou d’un astrocytome anaplasique (AA) et chez lesquels on a documenté, après l’administration d’un traitement type, une première récidive de la tumeur ou l’évolution de la maladie.
CONTRE-INDICATIONS
- L’utilisation de Taro-Temozolomide est contre-indiquée chez les patients ayant des antécédents d’hypersensibilité à ses ingrédients ou à la dacarbazine (DTIC).
- L’emploi de Taro-Temozolomide n’est pas recommandé chez les patients ayant une myélosuppression grave.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes Taro-Temozolomide doit être prescrit par un professionnel de la santé qualifié et expérimenté dans l’usage des traitements antinéoplasiques. Les effets indésirables d’importance clinique suivants peuvent survenir :
La posologie de Taro-Temozolomide pourrait devoir être ajustée ou le traitement interrompu (voir la section POSOLOGIE ET ADMINISTRATION). |
Généralités
Le médecin traitant doit user de sa discrétion lorsqu’il utilise Taro-Temozolomide chez des personnes ayant un piètre indice fonctionnel ou souffrant d’une maladie invalidante grave ou d’une infection lorsque les risques inhérents au traitement l’emportent sur les bienfaits que le patient pourrait en retirer.
Interactions médicamenteuses :
L’utilisation conjointe du médicament avec de l’acide valproïque a été associée à une diminution légère, mais statistiquement significative de la clairance de Taro-Temozolomide.
L’utilisation concomitante de Taro-Temozolomide avec d’autres agents utilisés en chimiothérapie n’a pas été évaluée de façon exhaustive. Son utilisation conjointe avec d’autres agents alcoylants pourrait aggraver la myélosuppression.
Appareil gastro-intestinal
Traitement antiémétique :
Les nausées et vomissements sont très souvent associés au traitement au moyen de Taro-Temozolomide. Voici le protocole à suivre pour prendre en charge ces symptômes :
Patients ayant un glioblastome multiforme nouvellement diagnostiqué :
- il est recommandé d’instituer une prophylaxie antiémétique avant l’administration de la dose initiale du traitement concomitant au moyen de Taro-Temozolomide,
- il est fortement conseillé d’entreprendre une prophylaxie antiémétique pendant la phase de traitement d’entretien.
Patients atteints d’un gliome évolutif ou récidivant :
Les patients qui ont été pris de vomissements graves (de grade 3 ou 4) lors de cycles de traitement antérieurs pourraient avoir besoin d’un traitement antiémétique.
Fonction hématologique
Myélosuppression :
Taro-Temozolomide est un médicament antitumoral alcoylant. Une myélosuppression grave peut survenir et constitue un effet indésirable limitant la dose. Le traitement au moyen de Taro-Temozolomide est associé à une neutropénie de grades 3 et 4 et à une thrombocytopénie de grades 3 et 4. Des analyses sanguines appropriées doivent être réalisées avant et pendant le traitement. La posologie pourrait devoir être ajustée ou le traitement interrompu selon les résultats des analyses (voir les sections MISES EN GARDE ET PRÉCAUTIONS – Surveillance et analyses de laboratoire, EFFETS INDÉSIRABLES et POSOLOGIE ET ADMINISTRATION – Administration).
Les patients traités au moyen de Taro-Temozolomide chez qui survient une myélosuppression peuvent présenter une pancytopénie prolongée pouvant se solder par une anémie aplasique qui s’est révélée mortelle dans certains cas. Chez certains patients, la prise concomitante de médicaments associés à l’anémie aplasique, notamment la carbamazépine, la phénytoïne et l’association sulfaméthoxazole-triméthoprime complique l’évaluation.
Fonctions hépatique/biliaire/pancréatique
Des cas d’hépatotoxicité, incluant une élévation des enzymes hépatiques, une hyperbilirubinémie, une cholestase et une hépatite survenus lors du traitement au moyen de Taro-Temozolomide, ont été rapportés après la commercialisation du produit (voir la section EFFETS INDÉSIRABLES – Effets indésirables rapportés après la commercialisation du produit). Une atteinte hépatique, y compris une insuffisance hépatique fatale, a été signalée chez des patients traités avec du témozolomide. Une évaluation complète de la fonction hépatique est recommandée avant d’amorcer le traitement. En présence d’anomalies, le médecin doit évaluer les risques et les bienfaits escomptés avant de commencer le traitement avec le témozolomide, y compris la possibilité d’une insuffisance hépatique fatale. Chez les patients qui suivent un cycle de traitement de 42 jours, la fonction hépatique doit être réévaluée à la moitié du cycle. La fonction hépatique de tous les patients doit être évaluée après chacun des cycles de traitement. Chez les patients présentant d’importants troubles hépatiques, le médecin doit évaluer les risques et les bienfaits associés à la poursuite du traitement. Une toxicité hépatique peut survenir plusieurs semaines après l’administration du dernier traitement avec le témozolomide, ou même plus tard. En l’absence d’études formelles menées chez des patients présentant une altération grave de la fonction hépatique, le médecin traitant doit exercer sa discrétion en pesant les risques et les bénéfices du traitement au moyen de Taro-Temozolomide chez ces personnes.
De plus, des cas d’hépatite causée par une réactivation du virus de l’hépatite B (VHB) ayant parfois entraîné la mort ont été signalés. Avant d’instaurer un traitement, il faut effectuer un dépistage du VHB. Pour les patients montrant des signes d’infection actuelle ou antérieure par le VHB, il faut vérifier les résultats de leurs analyses de laboratoire et surveiller les signes cliniques relatifs à une hépatite ou à une réactivation du VHB au cours du traitement par Taro-Temozolomide et pendant plusieurs mois après le traitement. Le traitement des patients qui présentent des signes d’hépatite B active doit être interrompu.
Infection
Des cas d’encéphalite herpétique, y compris des cas ayant entraîné la mort, ont été signalés principalement lorsque le produit était utilisé en association avec la radiothérapie. Tous les patients, notamment ceux ayant déjà été infectés par le virus de l’herpès simplex, doivent faire l’objet d’une surveillance quant aux signes et aux symptômes de l’encéphalite herpétique aucours du traitement.
Fonction rénale
En l’absence d’études formelles menées chez des patients présentant une altération grave de la fonction rénale, le médecin traitant doit exercer sa discrétion en pesant les risques et les bénéfices du traitement au moyen de Taro-Temozolomide chez ces personnes.
Appareil respiratoire
Les patients qui ont reçu Taro-Temozolomide comme traitement en association avec la radiothérapie au cours d’une étude clinique pilote ayant porté sur le schéma thérapeutique prolongé de 42 jours se sont montrés particulièrement vulnérables à la pneumonie imputable à Pneumocystis carinii (PCP). Par conséquent, un traitement prophylactique contre ce type d’infection est nécessaire pour tous les patients traités au moyen de l’association Taro-Temozolomide-radiothérapie dans le cadre d’un schéma thérapeutique de 42 jours (49 jours au maximum). Les cas de PCP peuvent être plus fréquents quand Taro-Temozolomide est administré suivant un schéma thérapeutique prolongé. Ceci étant, tous les patients qui reçoivent Taro-Temozolomide, particulièrement ceux qui prennent des corticostéroïdes, doivent faire l’objet d’une surveillance étroite pour déceler l’apparition de symptômes de la PCP, peu importe le schéma thérapeutique qui leur est prescrit.
Des cas de pneumonite et de pneumonite interstitielle ont été signalés depuis la commercialisation du produit. Ces affections peuvent être fatales.
Fonction sexuelle/reproduction
Hommes : Comme Taro-Temozolomide peut avoir des effets génotoxiques, les hommes qui prennent ce médicament devraient aussi utiliser un contraceptif efficace. Il est conseillé aux hommes traités au moyen de Taro-Temozolomide de ne pas concevoir d’enfant pendant le traitement ni au cours des 6 mois suivant son interruption et de se renseigner sur la cryoconservation du sperme avant d’entreprendre le traitement, en raison d’une éventuelle stérilité irréversible imputable à Taro-Temozolomide.
Peau
Des cas de réactions dermatologiques graves, dont le syndrome de Stevens-Johnson (SJS) et la nécrolyse épidermique toxique, ont été signalés depuis la commercialisation du produit. Ces réactions peuvent être fatales. Les mesures appropriées doivent être prises, y compris l’étroite surveillance du patient, lorsqu’un syndrome de Stevens-Johnson ou une nécrolyse épidermique toxique sont soupçonnés. L’interruption de tout médicament concomitant soupçonné de contribuer au syndrome de Stevens-Johnson ou à la nécrolyse épidermique toxique ainsi que celle de Taro-Temozolomide doivent être évaluées.
Populations particulières
Femmes enceintes : Aucune étude n’a été réalisée sur l’utilisation de ce médicament chez les femmes enceintes. Lors d’études précliniques réalisées chez des rates et des lapines auxquelles on avait administré 150 mg/m2 de la substance, des effets tératogènes ou des effets toxiques chez le fœtus ont été notés. Par conséquent, Taro-Temozolomide ne devrait pas être administré à des femmes enceintes. Si l’emploi de Taro-Temozolomide est envisagé chez une femme enceinte, celle-ci doit être informée des risques possibles pour le fœtus. Les femmes en âge de procréer doivent éviter de devenir enceintes pendant qu’elles reçoivent un traitement à l’aide de Taro-Temozolomide et pendant les 6 mois qui suivent l’arrêt du traitement.
Femmes qui allaitent : On ignore si Taro-Temozolomide est excrété dans le lait maternel. L’allaitement devrait donc être cessé au cours du traitement avec Taro-Temozolomide.
Enfants (> 3 ans et < 18 ans) : L’innocuité et l’efficacité de Taro-Temozolomide n’ont pas encore été établies de façon exhaustive chez les enfants.
Personnes âgées (> 70 ans) : Il semble que les risques de neutropénie et de thrombocytopénie soient plus élevés chez les personnes âgées que chez les patients plus jeunes.
Surveillance et analyses de laboratoire
Une évaluation complète de la fonction hépatique est recommandée avant d’amorcer le traitement. En présence d’anomalies, le médecin doit évaluer les risques et les bienfaits escomptés avant de commencer le traitement avec le témozolomide, y compris la possibilité d’une insuffisance hépatique fatale. Chez les patients qui suivent un cycle de traitement de 42 jours, la fonction hépatique doit être réévaluée à la moitié du cycle. La fonction hépatique de tous les patients doit être évaluée après chacun des cycles de traitement.
Une toxicité hépatique peut survenir plusieurs semaines après l’administration du dernier traitement avec le témozolomide, ou même plus tard.
Le dépistage d’une infection par le VHB doit être effectué avant d’instaurer un traitement. Pour les patients montrant des signes d’infection actuelle ou antérieure par le VHB, il faut vérifier les résultats de leurs analyses de laboratoire et surveiller les signes cliniques relatifs à la réactivation d’une infection par le VHB au cours du traitement par Taro-Temozolomide et pendant plusieurs mois après le traitement. Le traitement des patients qui présentent des signes d’hépatite B active doit être interrompu."
Phase de traitement concomitant chez les adultes atteints d’un glioblastome multiforme nouvellement diagnostiqué :
Taro-Temozolomide est administré à raison d’une dose de 75 mg/m2/jour pendant 42 jours en association avec la radiothérapie (60 Gy administrés en 30 fractions). Une formule sanguine complète doit être réalisée avant d’entreprendre le traitement et toutes les semaines pendant le traitement. Pendant cette phase, l’administration de Taro-Temozolomide doit être interrompue ou abandonnée sur la base des critères de toxicité hématologiques et non hématologiques (voir la section POSOLOGIE ET ADMINISTRATION).
Phase d’entretien chez les adultes atteints d’un glioblastome multiforme nouvellement diagnostiqué ou chez les patients atteints de gliomes malins récidivants ou évolutifs à la suite d’un traitement type :
Taro-Temozolomide doit être administré à raison d’une dose de 150 ou 200 mg/m2 une fois par jour, pendant 5 jours, pour chaque cycle de 28 jours. Avant l’administration du traitement, le 1er jour de chaque cycle, on doit obtenir les valeurs suivantes : nombre absolu de neutrophiles (NAN) ≥ 1,5 x 10⁹/L et nombre de plaquettes ≥ 100 x 109/L. Un hémogramme complet doit être réalisé au 22e jour (soit 21 jours après la première dose), ou au cours des 48 heures qui suivent. Il doit être répété toutes les semaines jusqu’à ce que le NAN se situe au-dessus de 1,5 x 10⁹/L et que le nombre de plaquettes dépasse 100 x 109/L. Si le NAN chute à moins de 1,0 x 10⁹/L ou si le nombre de plaquettes est inférieur à 50 x 109/L pendant un cycle quelconque, il faut réduire la dose d’un niveau lors du cycle suivant, selon la valeur la plus basse de l’hémogramme (voir la section POSOLOGIE ET ADMINISTRATION). Ces niveaux sont les suivants : 100 mg/m2, 150 mg/m2 et 200 mg/m2. La dose minimale recommandée est de 100 mg/m2.
EFFETS INDÉSIRABLES
Expérience acquise durant les études cliniques portant sur des patients traités au moyen du témozolomide en capsules
Patients atteints d’un glioblastome multiforme nouvellement diagnostiqué
Le tableau 1 répertorie les effets indésirables survenus pendant les phases de traitement concomitant et de traitement d’entretien (la relation de causalité n’a pas été déterminée au cours des études cliniques) chez des patients atteints d’un glioblastome multiforme nouvellement diagnostiqué.
| Tableau 1. Le témozolomide et la radiothérapie : effets indésirables survenus pendant les phases de traitement concomitant et de traitement d’entretien | |||
|---|---|---|---|
| Fonction, système ou appareil | Témozolomide + radiothérapie concomitante n = 288* n (%) | Témozolomide Traitement d’entretien n = 224 n (%) | Total n = 288 n (%) |
Infections et infestations Candidose buccale Herpès simplex Zona Infection Symptômes pseudogrippaux Pharyngite Infection des plaies | 4 (1 %) 4 (1 %) 0 (0 %) 4 (1 %) 0 (0 %) 2 (1 %) 2 (1 %) | 5 (2 %) 2 (1 %) 3 (1 %) 8 (4 %) 3 (1 %) 1 (< 1 %) 0 (0 %) | 7 (2 %) 6 (2 %) 3 (1 %) 12 (4 %) 3 (1 %) 3 (1 %) 2 (1 %) |
Troubles hématologiques et lymphatiques Anémie Neutropénie fébrile Leucopénie Lymphocytopénie Neutropénie Thrombocytopénie Pétéchies | 3 (1 %) 2 (1 %) 6 (2 %) 7 (2 %) 6 (2 %) 11 (4 %) 1 (< 1 %) | 4 (2 %) 4 (2 %) 5 (2 %) 2 (1 %) 7 (3 %) 19 (8 %) 2 (1 %) | 6 (2 %) 6 (2 %) 10 (3 %) 7 (2 %) 10 (3 %) 29 (10 %) 3 (1 %) |
Troubles endocriniens Trouble cushingoïde | 4 (1 %) | 2 (1 %) | 6 (2 %) |
| Troubles métaboliques et nutritionnels | 56 (19 %) | ||
| Tableau 1. Le témozolomide et la radiothérapie : effets indésirables survenus pendant les phases de traitement concomitant et de traitement d’entretien | |||
| Tableau 1. Le témozolomide et la radiothérapie : effets indésirables survenus pendant les phases de traitement concomitant et de traitement d’entretien | |||
| Tableau 1. Le témozolomide et la radiothérapie : effets indésirables survenus pendant les phases de traitement concomitant et de traitement d’entretien | |||
| Tableau 1. Le témozolomide et la radiothérapie : effets indésirables survenus pendant les phases de traitement concomitant et de traitement d’entretien | 3 (1 %) 2 (1 %) 10 (3 %) 3 (1 %) 2 (1 %) 8 (3 %) 10 (3 %) 4 (1 %) 18 (6 %) | ||
| Fonction, système ou appareil | Témozolomide + radiothérapie concomitante n = 288* n (%) | Témozolomide Traitement d’entretien n = 224 n (%) | Total n = 288 n (%) |
Anorexie Hausse du taux de phosphatase alcaline Hyperglycémie Hypokaliémie Perte pondérale Gain pondéral | 3 (1 %) 7 (2 %) 2 (1 %) 5 (2 %) 4 (1 %) Troubles psychiatriques Agitation Amnésie Anxiété Apathie Trouble du comportement Dépression Labilité émotionnelle Hallucinations Insomnie | 61 (27 %) 1 (< 1 %) 3 (1 %) 1 (< 1 %) 7 (3 %) 3 (1 %) 2 (1 %) 0 (0 %) 5 (2 %) 2 (1 %) 2 (1 %) 3 (1 %) 5 (2 %) 2 (1 %) 14 (5 %) | 91 (32 %) 4 (1 %) 9 (3 %) 3 (1 %) 11 (4 %) 6 (2 %) 1 (< 1 %) 2 (1 %) 8 (4 %) 1 (< 1 %) 1 (< 1 %) 6 (3 %) 7 (3 %) 2 (1 %) 9 (4 %) |
Troubles du système nerveux Aphasie Ataxie Hémorragie cérébrale Perte d’équilibre Altération de la fonction cognitive Difficultés de concentration Confusion Troubles de la conscience Convulsions Incoordination Étourdissements Dysphasie Troubles extrapyramidaux Anomalie de la démarche Céphalées Hémiparésie Hémiplégie Hyperesthésie Hypoesthésie Pertes de mémoire Trouble neurologique (SAI) Neuropathie Paresthésie Neuropathie périphérique Troubles sensoriels Somnolence Troubles de la parole État de mal épileptique Tremblements | 9 (3 %) 3 (1 %) 2 (1 %) 5 (2 %) 2 (1 %) 6 (2 %) 11 (4 %) 5 (2 %) 17 (6 %) 0 (0 %) 12 (4 %) 4 (1 %) 2 (1 %) 4 (1 %) 56 (19 %) 4 (1 %) 0 (0 %) 2 (1 %) 2 (1 %) 8 (3 %) 3 (1 %) 8 (3 %) 6 (2 %) 2 (1 %) 0 (0 %) 5 (2 %) | 5 (2 %) 3 (1 %) 0 (0 %) 4 (2 %) 0 (0 %) 6 (3 %) 12 (5 %) 1 (< 1 %) 25 (11 %) 2 (1 %) 12 (5 %) 9 (4 %) 0 (0 %) 3 (1 %) 51 (23 %) 8 (4 %) 2 (1 %) 2 (1 %) 1 (< 1 %) 16 (7 %) 6 (3 %) 6 (3 %) 4 (2 %) 4 (2 %) 2 (1 %) 5 (2 %) | 11 (4 %) 5 (2 %) 2 (1 %) 9 (3 %) 2 (1 %) 10 (3 %) 22 (8 %) 6 (2 %) 36 (13 %) 2 (1 %) 22 (8 %) 10 (3 %) 2 (1 %) 7 (2 %) 87 (30 %) 10 (3 %) 2 (1 %) 3 (1 %) 3 (1 %) 21 (7 %) 7 (2 %) 12 (4 %) 7 (2 %) 5 (2 %) 2 (1 %) 10 (3 %) |
| Fonction, système ou appareil | |||
Témozolomide + radiothérapie concomitante n = 288* n (%) | Témozolomide Traitement d’entretien n = 224 n (%) | Total n = 288 n (%) | |
6 (2 %) 2 (1 %) 7 (2 %) | 9 (4 %) 0 (0 %) 9 (4 %) | 14 (5 %) 2 (1 %) 14 (5 %) | |
2 (1 %) 5 (2 %) 13 (5 %) 2 (1 %) 2 (1 %) 6 (2 %) 3(1 %) | |||
5 (2 %) 6 (2 %) 6 (2 %) 0 (0 %) 0 (0 %) 7 (2 %) 2 (1 %) | 4 (2 %) 2 (1 %) 4 (2 %) 3 (1 %) 2 (1 %) 7 (3 %) 1 (< 1 %) | 8 (3 %) 8 (3 %) 9 (3 %) 3 (1 %) 2 (1 %) 13 (5 %) 3 (1 %) | |
Troubles oculaires Diplopie Douleur oculaire Sécheresse oculaire Hémianopsie Vue brouillée Troubles de la vue Altération de l’acuité visuelle Lacunes du champ visuel | 1 (< 1 %) 3 (1 %) 1 (< 1 %) 2 (1 %) 26 (9 %) 2 (1 %) 2 (1 %) 4 (1 %) Troubles auriculaires et labyrinthiques Surdité Otalgie Déficience auditive Hyperacousie Otite moyenne Acouphènes Vertiges | 5 (2 %) 2 (1 %) 2 (1 %) 1 (< 1 %) 17 (8 %) 2 (1 %) 3 (1 %) 5 (2 %) 1 (< 1 %) 3 (1 %) 8 (3 %) 2 (1 %) 2 (1 %) 4 (1 %) 1 (< 1 %) | 6 (2 %) 4 (1 %) 2 (1 %) 2 (1 %) 33 (11 %) 4 (1 %) 4 (1 %) 7 (2 %) 2 (1 %) 3 (1 %) 10 (4 %) 1 (< 1 %) 0 (0 %) 4 (2 %) 3 (1 %) |
Troubles cardiaques Palpitations Troubles vasculaires Thrombose veineuse profonde Œdème Œdème de la jambe Œdème périphérique Embolie pulmonaire Hémorragie Hypertension | 2 (1 %) | 0 (0 %) | 2 (1 %) |
Troubles respiratoires, thoraciques et médiastinaux Bronchite Toux Dyspnée Congestion nasale Pneumonie Infection des voies aériennes supérieures Sinusite | 0 (0 %) 15 (5 %) 11 (4 %) 2 (1 %) 4 (1 %) 4 (1 %) 1 (< 1 %) | 2 (1 %) 19 (8 %) 12 (5 %) 1 (< 1 %) 2 (1 %) 2 (1 %) 2 (1 %) | 2 (1 %) 26 (9 %) 19 (7 %) 3 (1 %) 6 (2 %) 6 (2 %) 3(1 %) |
Troubles gastro-intestinaux Distension abdominale Douleur abdominale Constipation | 1 (< 1 %) 7 (2 %) 53 (18 %) | 2 (1 %) 11 (5 %) 49 (22 %) | 3 (1 %) 15 (5 %) 87 (30 %) |
2 (1 %) 6 (2 %) 10 (3 %) | |||
| Fonction, système ou appareil | Témozolomide + radiothérapie concomitante n = 288* n (%) | Témozolomide Traitement d’entretien n = 224 n (%) | Total n = 288 n (%) |
Diarrhée Dyspepsie Dysphagie Incontinence fécale Troubles gastro-intestinaux Gastroentérite Hémorroïdes Sécheresse de la bouche Nausées Stomatite Vomissements | 18 (6 %) 9 (3 %) 6 (2%) 0 (0 %) 1 (< 1 %) 0 (0 %) 1 (< 1 %) 1 (< 1 %) 105 (36 %) 19 (7 %) 57 (20 %) | 23 (10 %) 4 (2 %) 6 (3 %) 2 (1 %) 2 (1 %) 2 (1 %) 2 (1 %) 5 (2 %) 110 (49 %) 20 (9 %) 66 (29 %) | 36 (13 %) 10 (3 %) 9 (3 %) 2 (1 %) 3 (1 %) 2 (1 %) 3 (1 %) 6 (2 %) 165 (57 %) 36 (13 %) 106 (37 %) |
Troubles de la peau et des tissus sous-cutanés Alopécie Dermatite Sécheresse de la peau Érythème Dermatite exfoliative Réactions de photosensibilité Anomalies de la pigmentation Prurit Éruptions cutanées Transpiration accrue | 199 (69 %) 8 (3 %) 7 (2 %) 14 (5 %) 4 (1 %) 2 (1 %) 4 (1 %) 11 (4 %) 56 (19 %) 1 (< 1 %) | 124 (55 %) 1 (< 1 %) 11 (5 %) 2 (1 %) 0 (0 %) 0 (0 %) 2 (1 %) 11 (5 %) 29 (13 %) 2(1 %) | 208 (72 %) 9 (3 %) 17 (6 %) 16 (6 %) 4 (1 %) 2 (1 %) 5 (2 %) 20 (7 %) 74 (26 %) 3 (1 %) |
Troubles musculosquelettiques et du tissu conjonctif Arthralgie Dorsalgie Douleur d’origine musculosquelettique Faiblesse musculaire Myalgie Myopathie | 7 (2 %) 2 (1 %) 2 (1 %) 8 (3 %) 3 (1 %) 3 (1 %) Troubles rénaux et urinaires Dysurie Pollakiurie Incontinence urinaire | 14 (6 %) 3 (1 %) 4 (2 %) 6 (3 %) 7 (3 %) 3 (1 %) 1 (< 1 %) 5 (2 %) 6 (2 %) | 17 (6 %) 5 (2 %) 6 (2 %) 11 (4 %) 9 (3 %) 5 (2 %) 2 (1 %) 1 (< 1 %) 4 (2 %) |
Troubles de l’appareil reproducteur et des seins Aménorrhée Douleur mammaire Impuissance Ménorragie Hémorragie vaginale Vaginite Troubles généraux et au point d’administration Réaction allergique Asthénie Aggravation de la maladie Œdème du visage Fatigue Fièvre Bouffées vasomotrices Bouffées de chaleur Douleur Parosmie Radiolésion Rigidité Dysgueusie Soif Troubles dentaires Coloration anormale de la langue | 0 (0 %) 0 (0 %) 1 (1 %) 0 (0 %) 0 (0 %) 0 (0 %) | 1 (1 %) 1 (1 %) 0 (0 %) 1 (1 %) 1 (1 %) 1 (1 %) | 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) |
| Fonction, système ou appareil | |||
Témozolomide + radiothérapie concomitante n = 288* n (%) | Témozolomide Traitement d’entretien n = 224 n (%) | Total n = 288 n (%) | |
13 (5 %) 3 (1 %) 2 (1 %) 8 (3 %) 156 (54 %) 12 (4 %) 2 (1 %) 2 (1 %) 5 (2 %) 2 (1 %) 20 (7 %) 2 (1 %) 18 (6 %) 3 (1 %) 0 (0 %) 2 (1 %) | 6 (3 %) 2 (1 %) 2 (1 %) 3 (1 %) 137 (61 %) 8 (4 %) 1 (< 1 %) 1 (< 1 %) 5 (2 %) 0 (0 %) 5 (2 %) 3 (1 %) 11 (5 %) 0 (0 %) 2 (1 %) 0 (0 %) | ||
17 (6 %) 5 (2 %) 4 (1 %) 9 (3 %) 205 (71 %) 18 (6 %) 3 (1 %) 2 (1 %) 9 (3%) 2 (1 %) 22 (8 %) 4 (1 %) 22 (8 %) 3 (1 %) 2 (1 %) 2 (1%) | |||
Investigations Hausse du taux de gamma GT Hausse du taux d’enzymes hépatiques Hausse du taux de SGOT Hausse du taux de SGPT | 4 (1 %) 3 (1 %) 3 (1 %) 12 (4 %) | 0 (0 %) 1 (< 1 %) 0 (0 %) 5 (2 %) | 4 (1 %) 3 (1 %) 3 (1 %) 13 (5 %) |
* Un patient qui avait été assigné de façon aléatoire au groupe traité au moyen de la radiothérapie seulement a reçu le traitement concomitant le témozolomide + radiothérapie.
Résultats des analyses de laboratoire : la myélosuppression (neutropénie et thrombocytopénie), effet toxique connu comme limitant la dose pour la plupart des agents cytotoxiques, y compris le témozolomide, a été observée. Les données combinées des anomalies des résultats de laboratoire et des effets indésirables observés durant les phases de traitement concomitant et de traitement d’entretien, ont révélé des anomalies liées aux neutrophiles de grade 3 ou 4 chez 8 % des patients, y compris des accès de neutropénie. Des anomalies plaquettaires de grade 3 ou 4, dont des accès de thrombocytopénie, ont été observées chez 14 % des patients qui avaient reçu le témozolomide.
Tableau 2. Anomalies de grade 3 ou 4 liées aux neutrophiles et aux plaquettes Protocole no P00458 | |
| Témozolomide | |
Neutrophiles Plaquettes | 8 % (24/288) 14 % (39/288) |
| Ces données rendent compte des patients ayant manifesté des anomalies de grade 3 ou 4 soit à la lumière des valeurs hématologiques les plus basses obtenues après le début de l’étude (Common Toxicity Criteria), soit en fonction des effets indésirables liés aux anomalies hématologiques rapportés. | |
| Tableau 3. Le témozolomide et la radiothérapie : anomalies de grade 3 ou 4 liées aux neutrophiles et aux plaquettes, survenues durant les phases de traitement concomitant et de traitement d’entretien | ||
|---|---|---|
Traitement concomitant (n = 288) | Traitement d’entretien (n = 24) | |
| Anomalies liées aux neutrophiles | 13 (5 %)¹ | 14 (6 %)¹ |
| Neutropénie fébrile | 2 (1 %) | 3 (1 %) |
| Neutropénie | 2 (1 %) | 5 (2 %) |
| Sans traduction clinique | 9 (3 %)² | 6 (3 %) |
| Anomalies liées aux plaquettes | 12 (4 %)³ | 28 (13 %)³ |
| Hémorragie cérébrale | 2 (1 %) | 0 |
| Hémorragie* | 4 (1 %) | 3 (1 %) |
| Thrombocytopénie | 8 (3 %)-- | 8 (4 %) |
| Sans traduction clinique | 2 (1 %) | 18 (8 %) |
| ¹ Trois patients ont présenté des anomalies des neutrophiles pendant les deux phases du traitement. Au total, 24 patients (8 %) ont présenté une neutropénie de grade 3 ou 4. |
| ² Deux des 9 patients (182 et 194) ont présenté une neutropénie pendant la phase de traitement d’entretien, de même qu’une neutropénie sans traduction clinique pendant la phase de traitement concomitant. Ils ont été inclus dans les deux catégories. |
| ³ Un patient a présenté une anomalie de nature plaquettaire pendant les deux phases du traitement. Un total de 39 patients (14 %) ont présenté des anomalies de nature plaquettaire de grade 3 ou 4. |
| * Tous les cas d’hémorragie rapportés ont été reliés à une thrombocytopénie de grade 3 ou 4. |
| -- L’un des 8 cas de thrombocytopénie s’est révélé fatal (grade 5). |
Gliomes malins récidivants ou évolutifs à la suite d’un traitement standard :
Au total, 1 030 patients ayant une tumeur maligne de stade avancé, dont 400 atteints d’un gliome récidivant, ont été traités à l’aide du témozolomide au cours des études cliniques. Les effets indésirables liés au traitement le plus souvent signalés dans la population totale des participants prise en compte dans l’analyse d’innocuité étaient les troubles gastro-intestinaux, particulièrement les nausées (43 %) et les vomissements (36 %). Ces effets étaient en général de grade 1 ou 2, soit d’intensité légère ou modérée (0 à 5 crises de vomissements pendant une période de 24 heures), et à résolution spontanée ou étaient rapidement maîtrisés grâce à un traitement antiémétique courant. L’incidence des nausées et des vomissements graves était de 4 % dans les deux cas.
Les effets indésirables hématologiques de grade 3 ou 4 liés au traitement (c’est-à-dire les effets sur le sang constatés en laboratoire, qui ont commandé l’abandon du traitement, une hospitalisation ou une transfusion), à savoir la thrombocytopénie, la neutropénie et l’anémie, sont survenus chez 9 %, 3 % et 3 % respectivement de l’effectif total (1 030 patients) pris en compte dans l’évaluation de l’innocuité. Chez les personnes atteintes d’un gliome récidivant (400 patients), de tels incidents se sont produits dans 9 %, 4 % et 1 % des cas respectivement.
La myélosuppression était prévisible (elle survenait typiquement pendant les 2 à 4 premiers cycles, les taux minimaux de plaquettes et de neutrophiles étant observés entre le 21e et le 28e jour); les taux se rétablissaient rapidement, soit habituellement en l’espace de 2 semaines. La myélosuppression n’était pas cumulative. Des cas de pancytopénie et de leucopénie ont été signalés. Des cas de lymphocytopénie ont fréquemment été signalés.
Tableau 4. Effets indésirables de grade 3 ou 4 survenus pendant les cycles de traitement – Patients atteints d’un gliome récidivant | ||
|---|---|---|
| Fonction, système ou appareil / effet indésirable | Nombre de patients (%); n = 400 | |
| Effets indésirables de grade 3 signalés chez au moins 2 patients | Effets indésirables de grade 4 signalés chez tous les patients | |
| Nombre de sujets ayant manifesté un effet indésirable quelconque | 87 (22 %) | 26 (7 %) |
| Organisme entier, réactions générales | 25 (6 %) | 2 (< 1 %) |
| Asthénie | 6 (2 %) | 2 (< 1 %) |
| Fatigue | 9 (2 %) | 0 |
| Fièvre | 2 (< 1 %) | 0 |
| Céphalées | 6 (2 %) | 0 |
| Système nerveux central et périphérique | 11 (3 %) | 1 (< 1 %) |
| Confusion | 2 (< 1 %) | 0 |
| Altération de la conscience | 0 | 1 (< 1 %) |
| Convulsions | 2 (< 1 %) | 0 |
| Hémiparésie | 2 (< 1 %) | 0 |
| Parésie | 2 (< 1 %) | 0 |
| Accès d’ischémie transitoire | 0 | 1 (< 1 %) |
| Appareil gastro-intestinal | 33 (8 %) | 1 (< 1 %) |
| Douleur abdominale | 2 (< 1 %) | 0 |
| Constipation | 2 (< 1 %) | 0 |
| Déshydratation | 2 (< 1 %) | 0 |
| Diarrhée | 2 (< 1 %) | 0 |
| Nausées | 18 (5 %) | 0 |
| Vomissements | 14 (4 %) | 1 (< 1 %) |
| Métabolisme et nutrition | 2 (< 1 %) | 0 |
| Hyperglycémie | 2 (< 1 %) | 0 |
| Plaquettes, saignement et coagulation | 17 (4 %) | 19 (5 %) |
| Thrombocytopénie | 17 (4 %) | 19 (5 %) |
| Troubles psychiatriques | 3 (1 %) | 0 |
| Somnolence | 3 (1 %) | 0 |
| Érythrocytes | 3 (1 %) | 3 (1 %) |
| Anémie | 2 (< 1 %) | 2 (< 1 %) |
| Pancytopénie | 1 (< 1 %) | 1 (< 1 %) |
| Appareil respiratoire | 3 (1 %) | 1 (< 1 %) |
| Pneumonie | 2 (< 1 %) | 0 |
| Infection pulmonaire | 1 (< 1 %) | 1 (< 1 %) |
| Troubles vasculaires (extracardiaques) | 1 (< 1 %) | 5 (1 %) |
| Embolie pulmonaire | 0 | 1 (< 1 %) |
| Hémorragie intracrânienne | 0 | 1 (< 1 %) |
| Hémorragie (SAI) | 0 | 2 (< 1 %) |
| Purpura | 1 (< 1 %) | 0 |
| Thrombophlébite, profonde | 0 | 2 (< 1 %) |
| Leucocytes et système réticulo-endothélial | 14 (4 %) | 10 (3 %) |
| Leucopénie | 10 (3 %) | 6 (2 %) |
| Neutropénie | 7 (2 %) | 7 (2 %) |
| Seules les anomalies constatées en laboratoire qui ont mené à l’abandon du traitement, à une hospitalisation ou à une transfusion ont été classées parmi les effets indésirables et indiquées dans le présent tableau. Chaque patient n’a été comptabilisé qu’une seule fois même si un effet indésirable donné est survenu plus d’une fois. Les totaux et les pourcentages rendent compte de tous les patients ayant fait état d’un effet indésirable pour la fonction, le système ou l’appareil mentionnés. | ||
Parmi l’ensemble des patients traités au moyen de du témozolomide, une variation des données hématologiques des grades 0 à 2 au début du traitement aux grades 3 ou 4 pendant le traitement (thrombocytopénie, neutropénie et anémie) s’est produite chez 19 %, 17 % et 7 % respectivement de la population totale ayant fait partie de l’analyse de l’innocuité, et chez 20 %, 14 % et 5 % respectivement des patients atteints d’un gliome récidivant.
| Tableau 5. Variation des données hématologiques, c.-à-d. passage des grades 0 à 2 au début du traitement aux grades 3 ou 4 pendant le traitement (population totale et population atteinte d’un gliome récidivant) | ||
Population totale (n = 1 030)a | Population atteinte d’un gliome récidivant (n = 400)a | |
| Plaquettes | 19 % (180/950) | 20 % (79/394) |
| Neutrophiles | 17 % (154/907) | 14 % (52/366) |
| Hémoglobine | 7 % (63/969) | 5 % (20/397) |
| a Les pourcentages ont été calculés à partir du nombre de patients pour lesquels on possédait des données au début du traitement et pour lesquels chaque paramètre a pu être vérifié lors d’au moins une visite subséquente. | ||
Dans le cadre d’une analyse pharmacocinétique de la population ayant participé à des études cliniques, on connaissait les valeurs minimales du nombre de neutrophiles chez 101 femmes et 169 hommes, et les valeurs minimales du nombre de plaquettes chez 110 femmes et 174 hommes. Le taux de survenue d’une neutropénie de grade 4 (NAN < 500 cellules/mcL) et d’une thrombocytopénie de grade 4 (< 20 000 cellules/mcL) était plus élevé chez les femmes que chez les hommes, à savoir 12 % vs 5 % et 9 % vs 3 %, respectivement, durant le premier cycle de traitement. Dans un ensemble de données portant sur 400 sujets atteints d’un gliome récurrent, une neutropénie de grade 4 était survenue chez 8 % des femmes contre 4 % des hommes et une thrombocytopénie de grade 4 était survenue chez 8 % des femmes contre 3 % des hommes durant le premier cycle de traitement. Dans le cadre d’une étude réunissant 288 sujets ayant récemment reçu un diagnostic de glioblastome multiforme, on a observé une neutropénie de grade 4 chez 3 % des femmes et 0 % des hommes et une thrombocytopénie de grade 4 chez 1 % des femmes et 0 % des hommes durant le premier cycle de traitement.
Les autres effets indésirables signalés fréquemment dans l’ensemble de la population incluse dans l’analyse de l’innocuité comprenaient la fatigue (22 %), la constipation (17 %) et les céphalées (14 %). Des cas d’anorexie (11 %), de diarrhée (8 %), d’éruptions cutanées, de fièvre, d’asthénie et de somnolence (6 % pour chacun) ont également été rapportés. Les effets indésirables moins courants (fréquence de 2 % à 5 %) comprenaient, par ordre décroissant de fréquence, les douleurs abdominales, la douleur, les étourdissements, la perte de poids, les malaises, la dyspnée, l’alopécie, la rigidité, le prurit, la dyspepsie, la dysgueusie, la paresthésie et les pétéchies.
Le tableau ci-après présente les effets indésirables liés au traitement qui ont été observés chez ≥ 2 % des patients lors d’études cliniques auxquelles ont pris part 400 personnes atteintes d’un gliome et traitées à l’aide du témozolomide.
| Tableau 6. Effets indésirables liés au traitement signalés chez ≥ 2 % des patients atteints d’un gliome récidivant | |
|---|---|
| Fonction, système ou appareil / effet indésirable | Nombre de patients (%) |
| Nombre de sujets ayant manifesté un effet indésirable quelconque | 304 (76 %) |
Organisme entier, réactions générales Fatigue Céphalées Fièvre Asthénie Douleur Malaise Rigidité Perte de poids | 154 (39 %) 90 (23 %) 42 (11 %) 15 (4 %) 19 (5 %) 10 (3 %) 7 (2 %) 2 (< 1 %) 4 (1 %) |
Système nerveux central et périphérique Convulsions Étourdissements Paresthésie | 52 (13 %) 10 (3 %) 9 (2 %) 6 (2 %) |
Appareil gastro-intestinal Nausées Vomissements Constipation Anorexie Diarrhée Douleur abdominale Dyspepsie | 230 (58 %) 162 (41 %) 137 (34 %) 60 (15 %) 35 (9 %) 28 (7 %) 13 (3 %) 9 (2 %) |
Appareil musculosquelettique Myalgie | 8 (2 %) 3 (1 %) |
Plaquettes, saignement et coagulation Thrombocytopénie | 35 (9 %) 35 (9 %) |
Troubles psychiatriques Somnolence Dépression Insomnie | 37 (9 %) 18 (4 %) 4 (1 %) 6 (2 %) |
Érythrocytes Anémie Pancytopénie | 10 (2 %) 8 (2 %) 2 (< 1 %) |
Mécanisme de résistance Candidose buccale | 31 (8 %) 9 (2 %) |
Appareil respiratoire Dyspnée | 27 (7 %) 6 (2 %) |
Sens Dysgueusie | 4 (1 %) 4 (1 %) |
Peau et structures cutanées Éruptions cutanées Alopécie Prurit Pétéchies | 73 (18 %) 21 (5 %) 15 (4 %) 12 (3 %) 14 (4 %) |
Leucocytes et système réticulo-endothélial Neutropénie Leucopénie | 21 (5 %) 14 (4 %) 15 (4 %) |
| Seules les anomalies constatées en laboratoire qui ont mené à l’abandon du traitement, à une hospitalisation ou à une transfusion ont été classées parmi les effets indésirables et indiquées dans le présent tableau. Chaque patient n’a été comptabilisé qu’une seule fois même si un effet indésirable donné est survenu plus d’une fois. Les totaux et les pourcentages rendent compte de tous les patients ayant fait état d’un effet indésirable pour la fonction, le système ou | |
| Tableau 6. Effets indésirables liés au traitement signalés chez ≥ 2 % des patients atteints d’un gliome récidivant | |
| Fonction, système ou appareil / effet indésirable | Nombre de patients (%) |
|---|
| Nombre de sujets ayant manifesté un effet indésirable quelconque | 304 (76 %) |
|---|---|
| l’appareil mentionnés. | |
Lors des études de phase II ayant porté sur les gliomes malins récidivants, des effets indésirables graves sont survenus chez 278 patients (70 %) traités au moyen du témozolomide. La majorité des effets indésirables graves étaient des hospitalisations imputables à l’évolution ou à des complications de la maladie et n’étaient pas associés à l’emploi du témozolomide La toxicité hématologique, en général une thrombocytopénie ou une neutropénie de grade 3 ou 4, était l’effet indésirable grave le plus fréquent. La plupart des troubles signalés sont survenus chez des personnes prenant une dose de 200 mg/m2/jour et ont disparu lorsqu’on a réduit la dose d’un niveau. Les effets indésirables graves de nature non hématologique étaient rares.
Quarante patients atteints d’un gliome récidivant sont décédés au cours des 30 jours qui ont suivi la prise de la dernière dose de témozolomide, dont la majorité en raison d’une évolution ou de complications de la maladie. On estime que deux décès étaient possiblement liés à l’administration de témozolomide (hémorragie intratumorale de grade 4 et œdème cérébral de grade 3 chez un patient, et ischémie cérébrale de grade 4 chez un autre).
Effets indésirables rapportés après la commercialisation du produit
Les effets indésirables ci-dessous ont été signalés depuis la commercialisation du produit.
- Réactions allergiques, y compris l’anaphylaxie
- Érythème multiforme, nécrolyse épidermique toxique et syndrome de Stevens-Johnson
- Infections opportunistes, y compris la pneumonie à Pneumocystis carinii (PCP) et une primo-infection par lecytomégalovirus (CMV) ou la réactivation d’une telle infection, ainsi que réactivation de l’infection par le virus de l’hépatite B, y compris certains cas dont l’issue a été fatale (voir la section MISES EN GARDE ET PRÉCAUTIONS)
- Encéphalite herpétique, y compris des cas ayant entraîné la mort
- Syndrome myélodysplasique et affections malignes secondaires, y compris la leucémie myéloïde
- Pancytopénie pouvant donner lieu à une anémie aplasique et avoir, dans certains cas, une issue fatale
- Pneumonite ou pneumonite interstitielle et fibrose pulmonaire
- Hépatotoxicité, notamment une élévation des enzymes hépatiques, une hyperbilirubinémie, une cholestase et une hépatite. Une atteinte hépatique, y compris une insuffisance hépatique fatale, a été signalée (voir la section MISES EN GARDE ET PRÉCAUTIONS)
- Diabète insipide
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses avec le témozolomide sous forme orale :
Le traitement antiémétique peut être administré avant ou après l’administration de Taro-Temozolomide.
L’administration de témozolomide avec de la ranitidine ou de la nourriture n’a pas nui à l’absorption du témozolomide d’une façon significative sur le plan clinique. Il ressort de l’analyse des données pharmacocinétiques recueillies auprès de l’effectif ayant participé aux études de phase II que l’administration concomitante de dexaméthasone, de prochlorpérazine, de phénytoïne, de carbamazépine, d’ondansétron, d’antagonistes des récepteurs H2 ou de phénobarbital n’a pas influé sur la clairance du témozolomide. Une utilisation conjointe du médicament avec de l’acide valproïque a été associée à une diminution légère, mais statistiquement significative de la clairance du témozolomide.
Aucune étude n’a été réalisée pour déterminer l’effet de du témozolomide sur le métabolisme ou l’élimination d’autres produits médicinaux. Il est toutefois peu probable que le témozolomide influe sur les paramètres pharmacocinétiques d’autres produits médicinaux étant donné qu’il n’est pas métabolisé par le foie, qu’il a une courte demi-vie et qu’il se lie peu aux protéines.
L’association du témozolomide avec d’autres agents utilisés en chimiothérapie n’a pas été évaluée de façon exhaustive. Son utilisation en association avec d’autres agents alcoylants pourrait aggraver la myélosuppression.
Interactions médicament-aliment
Les interactions du témozolomide avec les aliments n’ont pas été établies.
Interaction médicament-herbe médicinale
Les interactions du témozolomide avec les herbes médicinales n’ont pas été établies.
Effets du médicament sur les constantes biologiques
Ces effets n’ont pas été établis.
POSOLOGIE ET ADMINISTRATION
Dose recommandée et ajustement de la posologie
Adultes atteints d’un glioblastome multiforme nouvellement diagnostiqué :
Phase de traitement concomitant
Taro-Temozolomide doit être administré à la dose de 75 mg/m2/jour pendant 42 jours en association avec la radiothérapie (60 Gy administrés en 30 fractions), suivie d’une phase de traitement d’entretien au moyen de Taro-Temozolomide de 6 cycles. Les réductions de dose ne sont pas recommandées, toutefois, on peut interrompre l’administration en fonction de la tolérance du patient. Taro-Temozolomide peut être administré sans interruption pendant toute la durée de la phase de traitement concomitant, soit 42 jours, et même jusqu’à 49 jours si toutes les conditions suivantes sont réunies : nombre absolu de neutrophiles ≥ 1,5 x 10⁹/L; nombre de plaquettes ≥ 100 x 109/L; Common Toxicity Criteria (CTC) : effets toxiques non hématologiques de grade 1 ou moins (exception faite de l’alopécie, des nausées et des vomissements). Pendant le traitement, il faut réaliser une formule sanguine toutes les semaines. L’administration de Taro-Temozolomide doit être interrompue ou abandonnée pendant la phase de traitement concomitant, en fonction des critères de toxicité hématologiques et non hématologiques (voir le tableau 7).
| Tableau 7. Interruption ou abandon de l’administration de Taro-Temozolomide pendant la phase de traitement concomitant avec une radiothérapie | ||
| Toxicité | Interruption de l’administration de Taro-Temozolomidea | Abandon du traitement au moyen de Taro-Temozolomide |
| Nombre absolu de neutrophiles | ≥ 0,5 et < 1,5 x 10⁹/L | < 0,5 x 10⁹/L |
| Nombre de plaquettes | ≥ 10 et < 100 x 109/L | < 10 x 109/L |
| CTC – toxicité non hématologique (exception faite de l’alopécie, des nausées et des vomissements) | CTC Grade 2 | CTC Grade 3 ou 4 |
| a : Le traitement concomitant au moyen de Taro-Temozolomide peut être poursuivi si toutes les conditions suivantes sont réunies : nombre absolu de neutrophiles ≥ 1,5 x 10⁹/L; nombre de plaquettes ≥ 100 x 109/L; Common Toxicity Criteria (CTC) : toxicité non hématologique de grade 1 ou moins (exception faite de l’alopécie, des nausées et des vomissements). | ||
Phase de traitement d’entretien
Quatre semaines après la fin du traitement concomitant au moyen de Taro-Temozolomide et la radiothérapie, les patients doivent recevoir Taro-Temozolomide pendant 6 cycles additionnels aux fins de traitement d’entretien. La dose à administrer pour le 1er cycle (entretien) est de 150 mg/m2/jour pendant 5 jours, suivie d’une période sans traitement de 23 jours. Au début du 2e cycle, la dose est augmentée à 200 mg/m2 si la toxicité non hématologique (CTC) est de grade ≤ 2 au cours du 1er cycle (exception faite de l’alopécie, des nausées et des vomissements), si le nombre absolu de neutrophiles (NAN) est ≥ 1,5 x 10⁹/L et si le nombre de plaquettes est ≥ 100 x 109/L. Si la dose au 2e cycle n’a pas été augmentée, il faut s’abstenir de le faire pour les cycles subséquents. Si la dose a été portée à 200 mg/m2/jour, elle doit y rester pendant les 5 premiers jours des cycles suivants, sauf si des effets toxiques se manifestent. Pendant la phase de traitement d’entretien, les réductions de dose doivent être effectuées selon les directives indiquées aux tableaux 8 et 9.
Pendant le traitement, une formule sanguine doit être réalisée au 22e jour (soit 21 jours après la 1ère dose de Taro-Temozolomide). Pour réduire la dose de Taro-Temozolomide ou interrompre le traitement, suivre les directives énoncées au tableau 9.
| Tableau 8. Niveaux de dose de Taro-Temozolomide pour le traitement d’entretien | ||
| Niveau de dose | Dose (mg/m2/jour) | Remarques |
| -1 | 100 | Réduction due à une toxicité antérieure |
| 0 | 150 | Dose administrée pendant le 1er cycle |
| 1 | 200 | Dose administrée du 2e au 6e cycle en l’absence de toxicité |
| Tableau 9. Réduction de la dose de Taro-Temozolomide ou abandon du traitement pendant le traitement d’entretien | ||
| Toxicité | Réduction de la dose de Taro-Temozolomide d’un niveaua | Abandon du traitement au moyen de Taro-Temozolomide |
| Nombre absolu de neutrophiles | < 1,0 x 10⁹/L | Voir la note b |
| Nombre de plaquettes | < 50 x 109/L | Voir la note b |
| CTC – toxicité non hématologique (exception faite de l’alopécie, des nausées et des vomissements) | CTC de grade 3 | CTC de grade 4b |
a: Les différents niveaux de dose de Taro-Temozolomide sont énumérés dans le tableau 8. b: Taro-Temozolomide doit être cessé si une réduction de la dose < 100 mg/m2 est nécessaire ou si les mêmes effets toxiques non hématologiques de grade 3 (exception faite de l’alopécie, des nausées et des vomissements) se reproduisent après que l’on ait réduit la dose. CTC = Common Toxicity Criteria | ||
Gliomes malins récidivants ou évolutifs à la suite d’un traitement type :
Adultes : Chez les patients qui n’ont jamais été soumis à une chimiothérapie, Taro-Temozolomide doit être administré à la dose de 200 mg/m2 une fois par jour, pendant 5 jours, pour chaque cycle de 28 jours. Chez les patients qui ont déjà reçu une chimiothérapie, la dose initiale est de 150 mg/m2 une fois par jour, pendant 5 jours; cette dose doit être portée à 200 mg/m2 une fois par jour, pendant 5 jours au deuxième cycle, en l’absence de toxicité hématologique (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Dans l’étude contrôlée de référence effectuée chez des patients atteints d’un glioblastome multiforme, la majorité des patients traités au moyen de Taro-Temozolomide (90 %) ont reçu plus d’un cycle de traitement et 22 % ont reçu au moins 6 cycles de traitement. Ces patients ont reçu un total de 484 cycles de traitement au moyen de Taro-Temozolomide; dans 60 % des cycles de traitement, la dose était de 200 mg/m2/jour et dans 36 % des cycles, elle était de 150 mg/m2/jour. Lors de l’étude portant sur un groupe unique de patients souffrant d’un astrocytome anaplasique, 93 % des patients ont reçu plus d’un cycle de traitement, et 25 % des patients ont poursuivi l’étude pendant au moins 12 mois. Au dernier cycle de traitement, 88 % des patients recevaient la dose initiale ou une dose plus élevée. Cependant, l’expérience sur l’utilisation prolongée de Taro-Temozolomide dans cette population est limitée.
On peut poursuivre le traitement au moyen de Taro-Temozolomide jusqu’à ce qu’il y ait évolution de la maladie.
Administration
Avant l’administration et pendant le traitement, il faut procéder à une surveillance hématologique appropriée (voir la section MISES EN GARDE ET PRÉCAUTIONS) pour s’assurer que l’on obtient les paramètres suivants : nombre absolu de neutrophiles (NAN) ≥ 1,5 x 10⁹/L et nombre de plaquettes ≥ 100 x 109/L. Si le NAN chute à moins de 1,0 x 10⁹/L ou si le nombre de plaquettes est inférieur à 50 x 109/L pendant un cycle quelconque, il faut réduire la dose d’un niveau lors du cycle suivant. Ces niveaux sont les suivants : 100 mg/m2, 150 mg/m2 et 200 mg/m2. La dose minimale recommandée est de 100 mg/m2. L’ajustement de la dose de Taro-Temozolomide doit tenir compte des effets toxiques, déterminés en fonction de la valeur minimale du NAN ou du nombre de plaquettes.
Étant donné que les femmes traitées au moyen du témozolomide ont manifesté une neutropénie et une thrombocytopénie de grade 4 plus fréquemment que les hommes au cours du premier cycle de traitement, elles doivent faire l’objet d’une surveillance étroite du nombre de neutrophiles et de plaquettes.
Capsules Taro-Temozolomide
Taro-Temozolomide doit être pris à jeun, au moins une heure avant un repas. Un traitement antiémétique peut être administré avant ou après Taro-Temozolomide. Si le patient vomit après avoir pris une dose, il ne doit pas en prendre une deuxième.
Les capsules Taro-Temozolomide doivent être conservées à une température comprise entre 15 °C et 30 °C, à l’abri de l’humidité.
SURDOSAGE
Des doses de 500, 750, 1 000 et 1 250 mg/m2 (dose totale de médicament administrée pendant 5 jours) ont été évaluées d’un point de vue clinique chez des patients. Les effets toxiques limitant la dose étaient de nature hématologique. Ils ont été observés à toutes les doses et leur gravité devrait augmenter aux doses les plus élevées. Un patient a pris une surdose de 2 000 mg par jour pendant 5 jours. Les effets indésirables signalés ont été les suivants : pancytopénie, pyrexie, défaillance d’organes multiples et décès. Certains rapports font état de patients ayant reçu le médicament pendant plus de 5 jours consécutifs (maximum : 64 jours de suite). Les effets indésirables signalés dans ces cas comprenaient une myélosuppression accompagnée ou non d’infection, parfois grave, prolongée et fatale. En cas de surdosage, procéder à une évaluation hématologique du patient. Soutenir les fonctions vitales au besoin.
| En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région. |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le témozolomide est un agent alcoylant de la famille des imidazotétrazines à activité antitumorale et pouvant être administré par voie orale. Au pH physiologique, la substance se transforme rapidement dans la circulation générale en composé actif, soit le MTIC. On croit que la cytotoxicité du MTIC tient principalement à une alcoylation en position O6 de la guanine et qu’une alcoylation supplémentaire intervient également en N7. Les lésions cytotoxiques qui s’ensuivent s’expliqueraient par une réparation anormale du produit d’addition méthylique.
Après avoir été administré par voie orale à des adultes, le témozolomide est absorbé rapidement, et les concentrations plasmatiques maximales sont atteintes à peine 20 minutes après la prise du médicament (Tmax moyen se situant entre 0,5 et 1,5 heure).
Les concentrations plasmatiques sont proportionnelles à la dose, tandis que la clairance plasmatique, le volume de distribution et la demi-vie sont indépendants de la dose. Le témozolomide affiche une faible liaison aux protéines (de 10 % à 20 %) et ne devrait donc pas interagir avec des agents à forte liaison protéinique. Après administration par voie orale de témozolomide marqué au 14C, l’élimination moyenne du 14C dans les selles au cours des 7 jours qui ont suivi la prise du médicament était de 0,8 %, ce qui témoigne de son absorption complète. Après administration par voie orale, 5 % à 10 % environ de la dose est récupérée sous forme inchangée dans l’urine en l’espace de 24 heures, et le reste est excrété sous forme d’AIC (chlorhydrate de 5-aminoimidazole-4-carboxamide) ou de métabolites polaires non identifiés.
Une analyse de la pharmacocinétique de population du témozolomide a révélé que la clairance plasmatique de la substance était indépendante de l’âge, de la fonction rénale, de la fonction hépatique et du tabagisme.
L’aire sous la courbe (ASC) était plus élevée chez les enfants (moins de 18 ans et plus de 3 ans) que chez les adultes. Cependant, la dose maximale tolérée (DMT) était de 1 000 mg/m2 par cycle tant chez les enfants que chez les adultes.
STABILITÉ ET ENTREPOSAGE
Conserver Taro-Temozolomide à une température comprise entre 15 °C et 30 °C, à l’abri de l’humidité.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Les capsules Taro-Temozolomide ne doivent pas être ouvertes ni croquées; elles doivent être avalées entières avec un verre d’eau. Si une capsule est endommagée, éviter que la poudre qu’elle contient n’entre en contact avec la peau ou les muqueuses. En cas de contact accidentel avec la peau ou les muqueuses, rincer avec de l’eau.
GARDER HORS DE LA PORTÉE DES ENFANTS.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Capsules Taro-Temozolomide :
Chaque capsule Taro-Temozolomide renferme 5 mg, 20 mg, 100 mg, 140 mg, 180 mg ou 250 mg de témozolomide.
Ingrédients non médicinaux : lactose anhydre, glycolate d’amidon sodique, acide stéarique et acide tartarique; l’enveloppe des capsules contient de la gélatine, du laurylsulfate de sodium et du dioxyde de titane.
L’enveloppe des capsules de 5 mg porte une inscription à l’encre verte composée de glaçage pharmaceutique, d’alcool déshydraté, d’alcool isopropylique, d’alcool butylique, de propylène glycol, d’ammoniaque puissant, d’oxyde de fer jaune et de laque d’aluminium FD&C bleu n° 1 (E133).
L’enveloppe des capsules de 20 mg porte une inscription à l’encre jaune composée de glaçage pharmaceutique, d’alcool déshydraté, d’alcool isopropylique, d’alcool butylique, de propylène glycol, d’ammoniaque puissant et d’oxyde de fer jaune.
L’enveloppe des capsules de 100 mg porte une inscription à l’encre rose composée de glaçage pharmaceutique, d’alcool déshydraté, d’alcool isopropylique, d’alcool butylique, de propylène glycol, d’ammoniaque puissant, d’eau purifié, d’hydroxyde de potassium, d’oxyde de fer rouge (E172), d’oxyde de fer jaune (E172) et de dioxyde de titane (E171).
L’enveloppe des capsules de 140 mg porte une inscription à l’encre bleue composée de glaçage pharmaceutique, d’alcool déshydraté, d’alcool isopropylique, d’alcool butylique, de propylène glycol, d’ammoniaque puissant, de dioxyde de titane (E171) et de laque d’aluminium FD&C bleu n° 1 (E133).
L’enveloppe des capsules de 180 mg porte une inscription à l’encre rouge composée de glaçage pharmaceutique, d’alcool déshydraté, d’alcool isopropylique, d’alcool butylique, de propylène glycol, d’ammoniaque puissant et d’oxyde de fer rouge (E172).
L’enveloppe des capsules de 250 mg porte une inscription à l’encre noire composée de glaçage pharmaceutique, d’alcool déshydraté, d’alcool isopropylique, d’alcool butylique, de propylène glycol, d’ammoniaque puissant, d’oxyde de fer noir (E172), d’hydroxyde de potassium et d’eau purifiée.
5 mg :
Capsule en gélatine dure, dont les deux cupules sont d’un blanc opaque, portant une inscription à l’encre verte. La cupule de fermeture porte l’inscription « 890 » et la cupule principale porte l’inscription « 5 mg » et deux traits. Capsules en gélatine dure, de taille « 4 », remplie de poudre de couleur blanchâtre tirant sur le tan pâle ou le rose pâle
Disponibilité :
-Flacons de 5 ou 20 capsules (1 flacon par boîte)
-Plaquette alvéolaire de 5 capsules (1 ou 4 plaquettes par boîte).
20 mg :
Capsule en gélatine dure, dont les deux cupules sont d’un blanc opaque, portant une inscription à l’encre jaune. La cupule de fermeture porte l’inscription « 891 » et la cupule principale porte l’inscription « 20 mg » et deux traits. Capsules en gélatine dure, de taille « 4 », remplie de poudre de couleur blanchâtre tirant sur le tan pâle ou le rose pâle
Disponibilité :
-Flacons de 5 ou 20 capsules (1 flacon par boîte)
-Plaquette alvéolaire de 5 capsules (1 ou 4 plaquettes par boîte).
100 mg :
Capsule en gélatine dure, dont les deux cupules sont d’un blanc opaque, portant une inscription à l’encre rose. La cupule de fermeture porte l’inscription « 892 » et la cupule principale porte l’inscription « 100 mg » et deux traits. Capsules en gélatine dure, de taille « 3 », remplie de poudre de couleur blanchâtre tirant sur le tan pâle ou le rose pâle
Disponibilité :
-Flacons de 5 ou 20 capsules (1 flacon par boîte)
-Plaquette alvéolaire de 5 capsules (1 ou 4 plaquettes par boîte).
140 mg :
Capsule en gélatine dure, dont les deux cupules sont d’un blanc opaque, portant une inscription à l’encre bleue. La cupule de fermeture porte l’inscription « 929 » et la cupule principale porte l’inscription « 140 mg » et deux traits. Capsules en gélatine dure, de taille « 2 », remplie de poudre de couleur blanchâtre tirant sur le tan pâle ou le rose pâle
Disponibilité :
-Flacons de 5 ou 20 capsules (1 flacon par boîte)
-Plaquette alvéolaire de 5 capsules (1 ou 4 plaquettes par boîte).
180 mg :
Capsule en gélatine dure, dont les deux cupules sont d’un blanc opaque, portant une inscription à l’encre rouge. La cupule de fermeture porte l’inscription « 930 » et la cupule principale porte l’inscription « 180 mg » et deux traits. Capsules en gélatine dure, de format « 1 », remplie de poudre de couleur blanchâtre tirant sur le tan pâle ou le rose pâle
Disponibilité :
-Flacons de 5 ou 20 capsules (1 flacon par boîte)
-Plaquette alvéolaire de 5 capsules (1 ou 4 plaquettes par boîte).
250 mg :
Capsule en gélatine dure, dont les deux cupules sont d’un blanc opaque, portant une inscription à l’encre noire. La cupule de fermeture porte l’inscription « 893 » et la cupule principale porte l’inscription « 250 mg » et deux traits. Capsules en gélatine dure, de format « 0 », remplie de poudre de couleur blanchâtre tirant sur le tan pâle ou le rose pâle
Disponibilité :
-Flacons de 5 ou 20 capsules (1 flacon par boîte)
-Plaquette alvéolaire de 5 capsules (1 ou 4 plaquettes par boîte).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
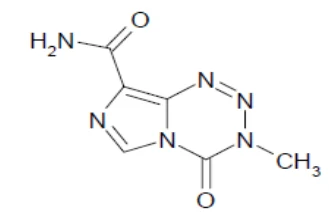
Dénomination commune : témozolomide
Nom chimique : 3,4-Dihydro-3-méthyl-4-oxoimidazo[5,1-d]-1,2,3,5-tétrazine-8- carboxamide
ou
3-méthyl-4-oxo-3,4-dihydroimidazo[5,1-d][1,2,3,5]tétrazine-8-carboxamide
Formule empirique : C6H6N6O2
Poids moléculaire : 194,15
Formule développée :
Propriétés physicochimiques :
Forme physique : Poudre de couleur blanchâtre tirant sur le tan pâle ou le rose pâle
Solubilité : Peu soluble dans le N,N-diméthylformamide et légèrement soluble dans le méthanol.
pH : Entre 3,8 et 5,8
Coefficient de partage : Le témozolomide se distribue principalement dans la phase organique; le pH de la phase aqueuse n’a pour ainsi dire aucun effet sur le coefficient de partage.
Solvant Coefficient de partage (octanol/milieu aqueux)
Eau 22,4
Tampon phosphate, pH de 7,0 (0,1 M) 22,0
HCl à 0,1N 20,8
Point de fusion : Le témozolomide n’a pas de véritable point de fusion, mais il se décompose à des températures se situant entre 182 °C et 200 °C environ.
ÉTUDES CLINIQUES
Glioblastome multiforme nouvellement diagnostiqué
Quelque 573 patients ont été assignés de façon aléatoire à un traitement associant le témozolomide et la radiothérapie (n = 287), ou à la radiothérapie seule (n = 286). Les patients à qui on a administré le traitement concomitant ont reçu une dose quotidienne unique de témozolomide (75 mg/m2) du premier au dernier jour de la radiothérapie, soit pendant 42 jours (49 jours au maximum). Quatre semaines après la fin de la radiothérapie, les patients ont entrepris 6 cycles de traitement d’entretien de 28 jours reposant sur l’administration de 150 ou de 200 mg/m2 de témozolomide du 1er au 5e jour de chaque cycle. Les patients du groupe témoin ont été traités au moyen de la radiothérapie seulement. Un traitement prophylactique contre la pneumonie à Pneumocystis carinii (PCP) était requis pendant la radiothérapie et le traitement concomitant, et a été poursuivi jusqu’à ce que la lymphocytopénie soit ramenée à un grade < 1.
Le témozolomide à titre de chimiothérapie de sauvetage pendant la phase de suivi a été administré à 161 des 282 (57 %) patients du groupe traité au moyen de la radiothérapie uniquement et 62 des 277 (22 %) patients qui avaient suivi le traitement concomitant.
Le rapport de risques instantanés (RRI) du taux de survie global s’est chiffré à 1,59 (IC à 95 % = de 1,33 à 1,91), la valeur de p étant inférieure à 0,0001 (test de Mantel-Haenzel) en faveur du groupe traité avec le témozolomide. La probabilité estimée de survivre pendant 2 ans ou plus (26 % vs 10 %) était plus forte dans le groupe ayant reçu le témozolomide en association avec la radiothérapie. L’adjonction du témozolomide sous forme de traitement concomitant et de traitement d’entretien à la radiothérapie chez les patients atteints d’un glioblastome multiforme nouvellement diagnostiqué s’est traduite par une prolongation de la survie globale significative sur le plan statistique comparativement à la radiothérapie utilisée seule (voir la figure 1).
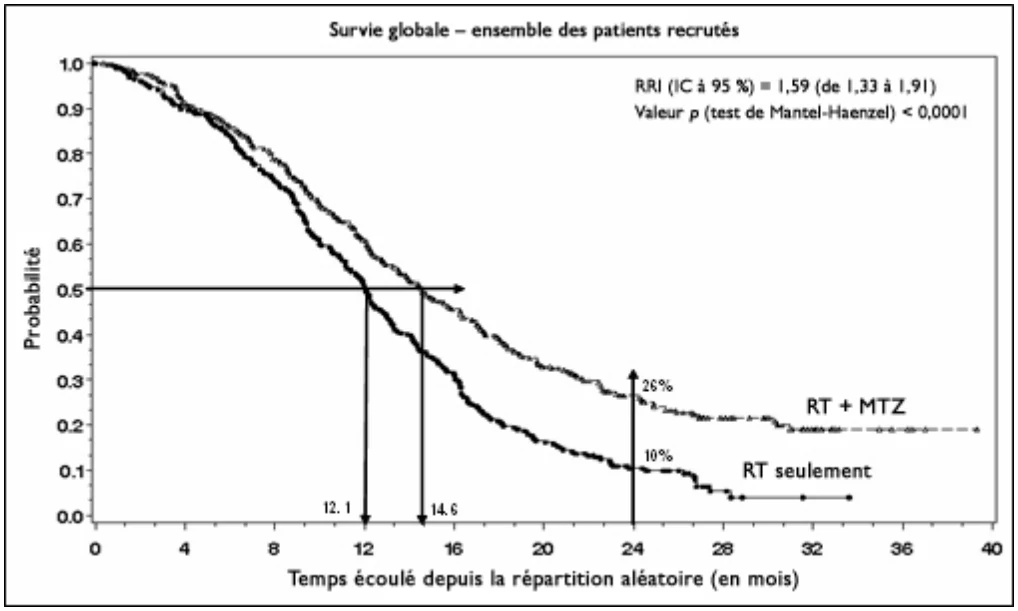
Figure 1 Courbes de Kaplan-Meyer de la survie globale (ensemble des patients recrutés)
Gliomes malins récidivants ou évolutifs à la suite d’un traitement type :
Les mêmes critères ont présidé au choix des patients dans les trois études de phase II. Les adultes de 18 ans et plus avec une première récidive de GBM ou d’AA sus-tentoriel confirmé histologiquement, qui présentaient un indice de performance de Karnofsky d’au moins 70 au début de l’étude et dont l’espérance de vie était > 12 semaines étaient admissibles à toutes les études. Les patients présentaient sans équivoque des signes d’une réapparition ou d’une progression de la tumeur (première récidive) et avaient une affection résiduelle évolutive évaluable. Ils avaient reçu, sans succès, un premier traitement classique de radiothérapie contre l’atteinte initiale et n’avaient pas subi plus d’un traitement adjuvant de chimiothérapie (avec un seul agent ou un schéma faisant intervenir une nitrosourée).
Lors des études de phase II, des critères uniformes ont été utilisés, fondés sur les résultats d’un examen par neuro-imagerie et d’un examen neurologique clinique pour définir la réponse globale et pour évaluer l’évolution de la maladie aux fins de l’analyse de la survie sans progression de la maladie. L’évaluation objective de la réponse globale a été faite en tenant compte des résultats des évaluations de la tumeur, interprétés en fonction de l’utilisation de stéroïdes et, dans une moindre mesure, de l’état neurologique du patient. Pour l’établissement de la réponse globale, on a pris en compte les éléments suivants :
- Réponse complète (RC) : Disparition de toute tumeur évolutive (mesurable ou non) lors d’examens d’imagerie par résonance magnétique (IRM) consécutifs et distants d’au moins un mois, sans prise de stéroïdes, exception faite des doses physiologiques qui peuvent avoir été nécessaires à la suite d’un traitement de longue durée, et stabilisation ou amélioration de l’état neurologique.
- Réponse partielle (RP) : Chez les patients dont les lésions étaient toutes mesurables, ou toutes non mesurables, réduction égale ou supérieure à 50 % (moins de 100 %) de la somme des produits des diamètres perpendiculaires les plus importants obtenus par suite d’une prise de contraste pour l’ensemble des lésions mesurables, ou obtention d’une cote +2 (nette amélioration) pour l’ensemble des lésions non mesurables lors d’examens IRM consécutifs et distants d’au moins un mois, dose de stéroïdes stable au cours des 7 jours ayant précédé chaque IRM, à la même dose que celle administrée au moment de l’IRM précédent ou à une dose inférieure, et stabilisation ou amélioration de l’état neurologique. Absence de nouvelles lésions.
- Progression de la maladie : Augmentation égale ou supérieure à 25 % de la somme du produit des diamètres perpendiculaires les plus importants obtenus par suite d’une prise de contraste pour toute lésion mesurable, ou obtention d’une cote -2 (nette détérioration) pour toute lésion non mesurable ou toute nouvelle tumeur visible à l’IRM, dose de stéroïdes stable au cours des 7 jours ayant précédé chaque IRM à la même dose que celle administrée au moment de l’IRM précédent ou à une dose supérieure), avec ou sans évolution neurologique. L’investigateur devait écarter soigneusement les causes d’aggravation clinique ou radiologique non liées à la tumeur (pseudo-progression).
- Maladie stable (MS) : Tous les autres cas.
Le témozolomide s’est révélé efficace pour prolonger la survie sans progression de la maladie et permettait de maintenir ou d’améliorer la qualité de vie liée à la santé (QVS) chez les adultes atteints d’un gliome récidivant de grade élevé. Tant les personnes qui souffraient d’un AA que celles qui étaient atteintes d’un GBM ont bénéficié d’une efficacité cliniquement significative et ont réalisé des gains en qualité de vie liée à la santé.
Lors d’une étude ouverte avec groupe de référence recevant un traitement actif au cours duquel les patients ont reçu du témozolomide ou de la procarbazine, le témozolomide s’est révélé efficace chez les patients atteints d’un GBM récidivant pour la première fois à en juger par l’amélioration de la survie sans progression de la maladie, de la survie sans complication et de la survie globale par rapport au traitement de référence, à savoir la procarbazine. L’étude en question n’était pas conçue ni n’avait le pouvoir statistique de permettre des comparaisons valides entre les deux médicaments.
Au terme d’une évaluation centralisée, il a été déterminé que 210 patients avaient un GBM ou un gliosarcome confirmé histologiquement; ces personnes formaient l’effectif admissible d’un point de vue histologique. Dans le groupe traité avec le témozolomide, l’âge médian était de 52 ans et 69 % des participants étaient des hommes. L’indice de performance de Karnofsky était ≥ 80 chez 70 % des patients. Au moment du diagnostic initial, 86 % des patients du groupe traité avec le témozolomide avaient subi une résection chirurgicale, et tous les patients avaient par la suite reçu des traitements de radiothérapie. Soixante-cinq pour cent (65 %) des patients du groupe témozolomide avaient reçu une chimiothérapie. Le délai médian écoulé entre le diagnostic initial et la première récidive était de 7,0 mois chez les patients traités avec le témozolomide. Lors de la première récidive, 20 % des patients ont subi une résection chirurgicale.
Les résultats de cette étude contrôlée sont résumés dans le tableau ci-après.
Efficacité du traitement : étude contrôlée
| Étude | Histologie | Nbre de patients | Médicament à l’étude | SSPM à 6 mois (IC à 95 %) | SSPM médiane (en mois) | SG médiane (en mois) | Taux de survie à 6 mois |
| C94-091 | GBM | 112 | TMZ | 21 % (13 %–29 %) | 2,99 | 7,34 | 60 % |
| C94-091 | GBM | 113 | PROC | 8 % (3 %–15 %) | 1,97 | 5,82 | 44 % |
SSPM : Survie sans progression de la maladie TMZ : Témozolomide IC : Intervalles de confiance PROC : Procarbazine SG : Survie globale | |||||||
Une réponse objective (réponse partielle ou RP), déterminée par IRM avec injection de gadolinium, avait été obtenue chez 5 % (6/112) des patients traités avec le témozolomide et chez 6 % (6/113) des patients prenant de la procarbazine, selon l’évaluation centralisée des patients réalisée de façon indépendante. Si l’on tient compte des patients dont la maladie était stable (MS), le taux de réponse objective (RP et MS) était de 46 % pour le témozolomide et de 33 % pour la procarbazine.
Pour ce qui est des patients qui avaient déjà reçu des traitements de chimiothérapie, le témozolomide n’a été bénéfique que chez ceux qui avaient un indice de performance de Karnofsky ≥ 80. La qualité de vie des personnes chez qui la maladie n’avait pas évolué après 6 mois s’est maintenue, ou s’est améliorée.
Les résultats d’une vaste étude non comparative apportent d’autres preuves de l’efficacité du témozolomide chez les patients atteints d’un GBM récidivant. Les 128 patients admissibles de par les critères histologiques avaient tous un GBM, sauf deux d’entre eux qui souffraient d’un gliosarcome. L’âge médian des participants était de 54 ans et 62 % d’entre eux étaient des hommes; 57 % d’entre eux avaient un indice de performance de Karnofsky ≥ 80. Lors du diagnostic initial, 89 % des patients ont subi une résection chirurgicale, et tous ont été soumis par la suite à la radiothérapie. Quatre-vingt-six pour cent des patients ont reçu une dose standard fractionnée. Une chimiothérapie à base de nitrosourées a été administrée à 29 % des patients. Le délai médian écoulé entre le diagnostic initial et la première récidive était de 8,1 mois. Lors de la première récidive, 13 % des patients ont subi une résection chirurgicale. Le principal critère d’évaluation, soit le taux de survie sans progression de la maladie à 6 mois, se chiffrait à 19 % (IC à 95 % : de 12 % à 26 %) pour l’ensemble des sujets admis à l’étude. Le délai médian de survie sans progression de la maladie était de 2,1 mois. Le délai médian de survie globale était de 5,4 mois. Une réponse objective (RC ou RP), déterminée par IRM avec injection de gadolinium, a été obtenue chez 8 % (11/138) de tous les sujets admis à l’étude, selon une évaluation centralisée réalisée de façon indépendante. Si l’on tient compte des personnes dont la maladie était stable, le taux de réponse objective (RC, RP et MS) était de 51 % (71/138). Tant la réponse globale évaluée de façon objective que l’absence soutenue d’évolution ont été associées à des bienfaits sur la QVS.
Dans une vaste étude de phase II, le témozolomide a démontré une efficacité significative sur le plan clinique chez des patients atteints d’un AA récidivant. Un total de 162 patients ont été recrutés pour cette étude et ont formé l’effectif en intention de traiter. Des analyses histologiques effectuées dans le cadre d’une évaluation centralisée ont permis de confirmer que 111 de ces patients étaient atteints d’un AA ou d’un oligoastrocytome anaplasique; ces personnes constituaient de ce fait l’effectif satisfaisant aux critères histologiques et ont reçu le témozolomide. Cinquante et un patients ont donc été exclus de l’effectif satisfaisant aux critères histologiques. L’âge médian des participants était de 42 ans et 57 % d’entre eux étaient des hommes; 67 % des sujets avaient un indice de performance de Karnofsky ≥ 80. Lors du diagnostic initial, 68 % des patients ont subi une résection chirurgicale, et tous ont été soumis par la suite à la radiothérapie. Quatre-vingt-onze pour cent des patients ont reçu une dose standard fractionnée. Une chimiothérapie à base de nitrosourées a été administrée à 60 % des patients. Le délai médian écoulé entre le diagnostic initial et la première récidive était de 14,9 mois. Lors de la première récidive, 18 % des patients ont subi une résection chirurgicale.
Le taux de survie sans progression de la maladie à 6 mois était de 46 % (IC à 95 % : de 39 % à 54 %). Le délai médian de survie sans progression de la maladie était de 5,4 mois. La maladie n’avait pas évolué chez 24 % des patients après 12 mois. Le délai médian de survie globale était de 14,6 mois. Cinquante-huit pour cent des patients étaient vivants après 12 mois.
Le taux de réponse objective (RC ou RP), déterminé par IRM avec injection de gadolinium, était de 35 % (RC : 13 et RP : 43) pour l’ensemble de l’effectif en intention de traiter, selon une évaluation centralisée réalisée de façon indépendante. Si l’on tient compte des personnes dont la maladie était stable, le taux de réponse objective (RC, RP et MS) était de 61 % (99/162). Chez les 13 patients ayant obtenu une réponse complète, le délai de survie sans progression de la maladie variait de 11 à 26 mois, 7 patients affichaient toujours une réponse complète à 16 mois; le délai de survie globale de ces patients allait de 15 à 30 mois, 8 étant toujours en vie après 20 mois. Quant aux 43 personnes qui ont répondu partiellement au traitement, le délai médian de survie sans progression de la maladie était de 11 mois, et le délai médian de survie globale, de 21 mois.
Études comparatives de biodisponibilité
Une étude de bioéquivalence croisée et à répartition aléatoire comportant deux traitements, deux séquences, deux périodes et une dose unique sur les capsules de témozolomide dosées à 250 mg de Sun Pharmaceutical industries Ltd., Inde et les capsules PrTEMODAL® (TEMOZOLOMIDE) dosées à 250 mg de Merck Canada Inc. a été menée à jeun chez des patients présentant un gliome de haut grade.
Les résultats fondés sur les données mesurées de l’étude sont résumés dans le tableau suivant :
SOMMAIRE DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
[Tableau des études sur une dose unique]
Nom de la substance à analyser : témozolomide Non du produit : capsule de témozolomide dosée à 250 mg Obtenues à partir des données mesurées Moyennes géométriques Moyennes arithmétiques (% du CV) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Reference† | % du ratio des moyennes géométriques | Intervalle de confiance à 90 %# |
ASCT (µg.h/mL) | 37,0 37,7 (20,2) | 36,2 36,8 (18,8) | 102,4 | 98,5 to 106,5 |
ASCI (µg.h/mL) | 37,7 38,4 (20,4) | 36,8 37,4 (18,7) | 102,4 | 98,5 to 106,5 |
Cmax (µg/mL) | 10,7 11,1 (27,5) | 9,9 10,1 (24,2) | 108,1 | 96,7 to 120,9 |
Tmax§ (h) | 1,4 (46,9) | 1,6 (33,9) | ||
T½§ (h) | 1,9 (8,4) | 1,9 (9,2) | ||
* Capsule de témozolomide à 250 mg de Sun Pharmaceutical Industries Limited, Inde
† Capsule PrTemodal® (témozolomide) à 250 mg de Merck Canada INC.
§ Exprimé sous forme de moyenne arithmétique (% du CV)
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie chez l’animal
Pharmacodynamie
Les propriétés antitumorales du témozolomide ont été démontrées in vitro et in vivo à l’aide de lignées cellulaires tumorales et de xénogreffes. La cytotoxicité du témozolomide tient à une méthylation de l’ADN et correspond précisément à la méthylation en O6 des résidus de guanine.
Le témozolomide a affiché, in vivo, une activité antitumorale marquée chez des muridés ayant reçu une xénogreffe. Les animaux auxquels on a implanté une tumeur du SNC d’origine humaine par voie sous-cutanée ou intracrânienne ont survécu pendant une longue période sans présenter de tumeurs ou ont présenté des tumeurs dont la croissance a été considérablement retardée.
Dans un ensemble de lignées cellulaires tumorales humaines, ce sont l’astrocytome U373MG et le glioblastome U87MG qui se sont révélés les plus sensibles au témozolomide. Dans une autre étude in vitro, réalisée au moyen d’un plus large échantillon de gliomes et de médulloblastomes humains, les lignées cellulaires du SNC ont été aussi sensibles au témozolomide que l’astrocytome U373MG.
Dans une autre étude, où du témozolomide a été administré par voie orale à des souris chez qui une xénogreffe d’astrocytome à un stade précoce avait été implantée, par voie sous-cutanée, on a constaté une activité antitumorale liée à la dose : 60 % à 100 % des souris n’avaient plus de tumeur au 54e jour. Parmi 60 animaux ayant reçu une xénogreffe de glioblastome U251 qui ont été traités avec le témozolomide, la régression tumorale était complète chez les 57 survivants.
Le témozolomide a retardé davantage la croissance tumorale que la carmustine ou la procarbazine chez les quatre modèles de xénogreffe de tumeur du SNC étudiés.
Certaines études ont montré que le témozolomide pouvait peut-être agir en synergie avec d’autres médicaments cytotoxiques, dont l’O6-benzylguanine, le cisplatine, le topotécan, le 3-aminobenzamide ou les chloro-éthyl nitrosourées.
L’innocuité du témozolomide a été évaluée sur des lignées cellulaires, des souris, des rats et des chiens. Il a été montré que la substance affectait les paramètres hématologiques et augmentait les taux de bilirubine totale et de γ-glutamyl-transférase. Le témozolomide a aussi diminué la consommation de nourriture, le poids corporel et le gain pondéral; il a même entraîné une perte de poids. Le témozolomide n’a eu aucun effet sur la tension artérielle ni sur l’électrocardiogramme des chiens. Le témozolomide n’a pas causé de lésions des muqueuses gastriques ni modifié le transit intestinal après l’administration d’une dose unique par voie orale. Le témozolomide a modérément inhibé l’évacuation gastrique. Il a accru le volume urinaire et le taux d’azote uréique du sang et diminué l’osmolalité urinaire chez les rats. Enfin, administré à des doses létales, le témozolomide a produit des effets sur le SNC : hypoactivité, posture voûtée, fermeture partielle des yeux, tremblements, prostration, vomissements et ptyalisme.
Pharmacocinétique
Le témozolomide est hydrolysé au pH physiologique, et se transforme en MTIC, métabolite à l’origine de l’alcoylation de l’ADN. Ce dernier se scinde ensuite en méthyldiazonium, cation réactif, et en AIC. L’AIC est un composé intermédiaire de la voie de synthèse biologique menant à la formation des purines et, au bout du compte, des acides nucléiques. Le témozolomide est stable à un pH acide (inférieur à 5) et labile à un pH supérieur à 7; le MTIC, lui, est instable à un pH inférieur à 7 et plus stable à un pH alcalin.
Le témozolomide a été administré à des souris, à des rats et à des chiens de diverses manières, soit par voie orale, par voie intrapéritonéale, par voie intra-artérielle et par voie intraveineuse, afin de déterminer ses propriétés pharmacocinétiques. On l’a aussi étudié in vitro dans une solution aqueuse tamponnée pour évaluer sa vitesse de dégradation chimique.
Chez la souris, la Cmax a été atteinte 10 minutes après l’administration par voie orale et par voie intrapéritonéale. Après administration par voie orale chez le rat, le témozolomide a été rapidement absorbé et a présenté une biodisponibilité complète dans un délai de 0,25 heure. Sa demi-vie moyenne était de 1,2 heure, indépendamment de la voie d’administration. Cette valeur a été inférieure à la valeur rapportée pour la dégradation en solution aqueuse tamponnée en raison du rôle joué par la clairance rénale.
La demi-vie terminale du témozolomide chez les rats malades était comparable à celle que l’on avait observée chez les rats sains. Le volume de distribution à l’état d’équilibre était plus important chez les rats malades que chez les rats sains, ce qui s’explique probablement par l’hyperperméabilité et la néovascularisation de la tumeur.
Après administration par voie orale à des chiens sains, le témozolomide a été absorbé rapidement et complètement. Sa biodisponibilité absolue se situait entre 95 % et 110 %. La biodisponibilité de la capsule utilisée pour les études toxicologiques et celle de la capsule employée pour les études cliniques ont été comparées chez le chien. Aucune différence appréciable n’a été constatée au niveau de la Cmax et l’ASC(I), mais on a observé une diminution du Tmax, ce qui témoigne de l’absorption plus rapide de la capsule employée pour les études cliniques.
Le témozolomide a surtout été excrété dans l’urine et dans une moindre mesure, dans les selles; 1,39 % (voie intraveineuse) et 1,45 % (voie orale) du carbone radioactif administré aux rats se sont retrouvés dans la bile recueillie 48 heures après l’administration d’une dose.
Après administration répétée du produit, les valeurs de l’ASC(tf) le premier et le cinquième jour de chaque cycle étaient les mêmes pour tous les niveaux de dose chez le rat et le chien, sauf pour la dose de 800 mg/m2 administrée aux rats mâles; dans ce dernier cas, la valeur moyenne de l’ASC(tf) était plus élevée le cinquième jour. Étant donné la courte demi-vie d’élimination du témozolomide, on ne s’attend pas à ce que l’administration de doses multiples se traduise par une accumulation de la substance dans l’organisme.
La distribution tissulaire a été évaluée chez le rat, dans deux études. Le témozolomide marqué au 14C a diffusé abondamment dans tous les tissus. Dans les deux études, de fortes concentrations de carbone radioactif ont été relevées dans les tissus lors des prélèvements d’échantillons en fin d’étude, en raison de l’incorporation d’AIC marqué au 14C dans le pool biosynthétique des purines. Les résultats obtenus suggèrent que le témozolomide franchit rapidement la barrière hémato-encéphalique et est présent dans le liquide céphalorachidien. Les concentrations dans l’encéphale et les testicules ont semblé culminer une heure après l’administration de la dose, puis ont diminué lentement; les taux de radioactivité sont demeurés plus élevés dans les reins, le foie, la paroi du gros intestin et de l’intestin grêle, les glandes salivaires et les testicules. On n’a observé aucune différence de concentration tissulaire d’un sexe à l’autre.
Aucun métabolite n’a été retrouvé chez la souris lors d’une étude in vitro. Dans une étude in vivo, il a été constaté que 39 % du témozolomide était excrété sous forme inchangée et qu’une faible quantité du métabolite acide du témozolomide (MAT) était également excrétée. Aucun autre métabolite n’a été retrouvé.
Chez le rat, aucun métabolite n’a été décelé pendant six heures. Les femelles ont excrété la même quantité de la molécule mère que les mâles. Chez le chien, le témozolomide constituait environ 30 % du carbone radioactif présent dans le plasma 8 heures après l’administration d’une dose.
Pharmacologie chez l’humain
Pharmacologie clinique
Le témozolomide administré par voie orale à des humains à des doses thérapeutiques a été absorbé rapidement et complètement. La Cmax et l’ASC ont augmenté proportionnellement à la dose. L’administration de doses multiples n’a pas entraîné d’accumulation de la substance dans l’organisme. Le volume de distribution, la clairance et la demi-vie du médicament étaient indépendants de la dose, avaient de très faibles coefficients de variation et étaient prévisibles et reproductibles. Les principales voies d’élimination de témozolomide du plasma étaient une hydrolyse non enzymatique donnant lieu à la formation de MTIC et l’excrétion rénale de la molécule mère. Le MAT était le seul métabolite d’importance et constituait moins de 3 % de la dose excrétée dans l’urine.
Le métabolisme par l’intermédiaire du cytochrome P-450, évalué par le taux de MAT, n’a pas participé de façon significative à la clairance plasmatique du témozolomide. Du point de vue clinique, la clairance du témozolomide ne devrait donc pas être affectée de manière significative par l’interaction des médicaments pris conjointement avec des isozymes spécifiques du cytochrome P-450, pas plus que l’administration de témozolomide ne devrait altérer par inhibition compétitive le métabolisme d’autres agents. L’analyse des données des études de phase II a confirmé que la clairance du témozolomide n’était pas affectée par la prise de sept médicaments souvent utilisés chez les patients susceptibles de recevoir du témozolomide (phénytoïne, phénobarbital, carbamazépine, dexaméthasone, antagonistes des récepteurs H2, prochlorpérazine et ondansétron). L’acide valproïque a été associé à une baisse statistiquement significative (p = 0,019), mais négligeable d’un point de vue clinique, de 4,7 % de la clairance du témozolomide.
La présence d’une néphropathie ne devrait pas influer sur la clairance du témozolomide. C’est du moins ce qui ressort de données expérimentales démontrant que l’âge, les fonctions rénale et hépatique, ainsi que le tabagisme ne modifient pas la clairance du témozolomide. Chez les femmes, la clairance du témozolomide a été inférieure à celle des hommes, mais cette différence n’était pas significative sur le plan clinique. L’administration de témozolomide avec de la nourriture a retardé l’absorption du médicament et entraîné une diminution non significative cliniquement de 9 % de l’exposition à la substance. Les taux plasmatiques de témozolomide étaient plus élevés chez les enfants de plus de trois ans que chez les adultes. Ceci tient sans doute au fait que le rapport entre la surface corporelle et le poids est plus important chez les enfants.
Le MTIC se transforme en AIC beaucoup plus rapidement qu’il ne s’est formé à partir du témozolomide. Après administration par voie orale d’une dose de témozolomide, la demi-vie plasmatique du MTIC a été la même que celle du témozolomide (1,8 heure). Étant donné que le témozolomide et le MTIC ont un volume de distribution à peu près équivalent, on a pu prédire l’ASC du MTIC; celle-ci correspondait à environ 2 % à 4 % de celle du témozolomide.
Les évaluations pharmacodynamiques ont montré que les principaux effets de toxicité hématologique du témozolomide (thrombocytopénie et neutropénie graves) survenaient rarement pendant le premier cycle. L’augmentation de la dose de témozolomide et de l’ASC a été associée à une incidence accrue de neutropénie et de thrombocytopénie. Les patients âgés de plus de 70 ans ont présenté un plus grand risque de neutropénie, bien qu’il y ait eu peu de sujets (8 personnes) dans ce sous-groupe d’âge. L’incidence de la thrombocytopénie et de la neutropénie était environ trois fois plus élevée chez les femmes. Les enfants semblaient tolérer des concentrations plasmatiques plus élevées de témozolomide avant d’atteindre le seuil de toxicité commandant une limitation de la dose. Cette situation tient selon toute vraisemblance au fait que les enfants disposent de réserves plus importantes de moelle osseuse.
TOXICOLOGIE
Toxicité aiguë
Des études de toxicité aiguë ont été menées chez la souris et le rat. Au cours d’études portant sur l’administration d’une dose unique à des souris, la dose létale 50 % (DL50) de témozolomide a été de 891 mg/m2 chez les mâles et de 1 072 mg/m2 chez les femelles lors de l’administration par voie orale, et de 1 297 mg/m2 chez les mâles et de 891 mg/m2 chez les femelles lors de l’administration par voie intrapéritonéale. Chez le rat, la DL50 a été de 1 937 mg/m2 lorsque le témozolomide a été administré par voie orale et de 1 414 mg/m2 lorsqu’il a été administré par voie intrapéritonéale. Les observations faites avant le décès chez la souris et le rat comprenaient l’hypoactivité, une posture voûtée et la fermeture partielle des yeux (doses ≥ 1 000 mg/m2, en général). On a également observé chez la souris des tremblements (doses ≥ 1 000 mg/m2 administrées par voie orale et doses ≥ 2 000 mg/m2 administrées par voie intrapéritonéale), une prostration (doses ≥ 2 000 mg/m2) et de l’ataxie (doses ≥ 4 000 mg/m2 administrées par voie intrapéritonéale). Lors de l’autopsie, on a remarqué des zones rouge foncé sur l’estomac de souris mâles ayant reçu des doses de témozolomide ≥ 3 000 mg/m2 (par voie orale) ou des doses ≥ 2 000 mg/m2 (par voie intrapéritonéale), ainsi que sur celui de souris femelles ayant reçu des doses ≥ 1 000 mg/m2 de témozolomide.
Chez les rats, on a observé des selles anormales ou rares (doses ≥ 1 500 mg/m2 administrées par voie orale) et de la dyspnée (doses ≥ 2 500 mg/m2 administrées par voie orale). Lorsque les doses administrées par voie orale ont atteint et dépassé 5 000 mg/m2, on a noté une diminution de l’appétit, une maigreur, des selles anormales ou rares, de l’anorexie et une dyspnée. L’anorexie et une enflure de la tête chez les rats qui avaient reçu, par voie intrapéritonéale, des doses de témozolomide ≥ 2 000 mg/m2 ont été également été notées. Au moment de l’autopsie, des zones rouge foncé ont été constatées sur l’estomac de rats auxquels on avait administré, par voie orale, des doses ≥ 1 500 mg/m2 et, par voie intrapéritonéale, des doses ≥ 2 000 mg/m2. Des zones foncées ont également été observées sur l’encéphale, les organes reproducteurs, les ganglions lymphatiques, les poumons, le pancréas, le cæcum et les tissus sous-cutanés à la suite de l’administration, par voie orale, de doses ≥ 1 500 mg/m2. Après l’administration, par voie intrapéritonéale, de doses ≥ 2 000 mg/m2, des zones foncées ont été notées sur l’intestin grêle (mâles ayant reçu 4 000 mg/m2), les ganglions lymphatiques, les poumons et les tissus sous-cutanés.
Les observations cliniques faites chez les chiens qui ont reçu en 6 jours une dose totale de 3 500 mg/m2 de témozolomide comprenaient des vomissements, l’hypoactivité, l’ataxie, la polypnée, la mydriase et des selles mucoïdes décolorées. À l’autopsie, on a remarqué des zones rouge foncé sur l’estomac et une substance rouge foncé tirant sur le brun dans le tractus gastro-intestinal.
Des vomissements, un ptyalisme et des selles anormales ou rares ont été observés chez les chiens auxquels on avait administré, par voie orale, des doses uniques de témozolomide ≥ 200 mg/m2. Tous les chiens qui avaient reçu une dose de 200 ou de 400 mg/m2 ont survécu pendant la période d’observation de 14 jours; les chiens auxquels on avait administré le témozolomide à raison de 600, de 1 000 ou de 1 500 mg/m2 sont morts avant la fin de la période de 14 jours ou étaient en piètre état au moment de l’euthanasie qui a eu lieu avant même que cette période ne soit écoulée. Les signes observés lors de l’autopsie pratiquée sur les animaux exposés à des doses de 1 000 mg/m2 comprenaient des zones foncées sur l’estomac, les ganglions lymphatiques, le cæcum, l’intestin grêle, le cœur, la vessie et les tissus sous-cutanés. Aucune lésion macroscopique n’a été relevée à la suite de l’administration de doses inférieures à 1 000 mg/m2.
Toxicité de doses multiples
La toxicité du témozolomide a été évaluée chez le rat et le chien sur un cycle unique, sur trois cycles et sur six cycles de traitement. Les tableaux qui suivent rendent compte des résultats de ces travaux.
| RATS | CHIENS | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| DOSES | EFFETS TOXIQUES | DOSES | EFFETS TOXIQUES | ||||||
ÉTUDES PORTANT SUR UN CYCLE UNIQUE Rats : Chiens : | 200 mg/m2 |
| 200 mg/m2 |
| |||||
| 400 mg/m2 |
| 500 mg/m2 |
| ||||||
| RATS | CHIENS | ||||||||
| RATS | CHIENS | ||||||||
| RATS | CHIENS | ||||||||
| RATS | CHIENS | ||||||||
| RATS | CHIENS | ||||||||
| RATS | CHIENS | ||||||||
| RATS | CHIENS | ||||||||
| DOSES | EFFETS TOXIQUES | DOSES | EFFETS TOXIQUES | ||||||
| 600 mg/m2 (femelles) |
|
| |||||||
| 25 mg/m2 |
| 25 mg/m2 | |||||||
| DOSES | EFFETS TOXIQUES | DOSES | EFFETS TOXIQUES | ||||||
| |||||||||
| 200 mg/m2 |
↑ des taux de bilirubine totale, de γ-glutamyl-transférase et d’azote uréique du sang
| ||||||||
| DOSES | EFFETS TOXIQUES | DOSES | EFFETS TOXIQUES | ||||||
ÉTUDES PORTANT SUR TROIS CYCLES Rats : Chiens : | 25 mg/m2 |
| 25 mg/m2 |
| |||||
| 50 mg/m2 |
| 50 mg/m2 |
DOSE SANS EFFET OBSERVABLE (à de légères exceptions près) | ||||||
| 200 mg/m2 |
| 125 mg/m2 |
| ||||||
| DOSES | EFFETS TOXIQUES | DOSES | EFFETS TOXIQUES | ||||||
| |||||||||
| 50 mg/m2 |
| 50 mg/m2 |
| ||||||
| 100 mg/m2 |
| 125 mg/m2 |
| ||||||
| 150 mg/m2 |
| ||||||||
| DOSES | EFFETS TOXIQUES | DOSES | EFFETS TOXIQUES | ||||||
| |||||||||
ÉTUDES PORTANT SUR SIX CYCLES Rats : Chiens : | 25 mg/m2 |
| 25 mg/m2 |
| |||||
| 50 mg/m2 |
| 50 mg/m2 |
DOSE SANS EFFET OBSERVABLE (à de légères exceptions près) | ||||||
| 125 mg/m2 |
| 125 mg/m2 |
| ||||||
| DOSES | EFFETS TOXIQUES | DOSES | EFFETS TOXIQUES | ||||||
|
| ||||||||
800 mg/m2 (mâles) ou |
| 1000 mg/m2 |
| ||||||
| DOSES | EFFETS TOXIQUES | DOSES | EFFETS TOXIQUES | ||||||
| d’érythrocytes chez les femelles
| ||||||||
Il ressort de ces études que l’absorption du témozolomide était fonction de la dose, sans égard au sexe, et que le médicament ne semblait pas s’accumuler dans l’organisme. Le pouvoir cancérogène global du témozolomide chez le rat ne semble pas différer beaucoup de celui des autres agents employés en chimiothérapie. Les modifications hématologiques semblent cycliques : elles survenaient après l’administration du médicament, puis étaient suivies d’une période de rétablissement des paramètres.
Carcinogenèse
Aucune étude sur le pouvoir cancérogène du témozolomide n’a été réalisée. Cependant, les résultats de l’étude portant sur six cycles de traitement menée chez le rat peuvent servir à évaluer le pouvoir cancérogène du témozolomide.
Pendant l’étude portant sur six cycles de traitement effectuée chez le rat, on a observé de nombreux types de néoplasmes, dont le carcinome mammaire, le carcinome in situ, le kératoacanthome de la peau et l’adénome basocellulaire. Les néoplasmes mésenchymateux incluaient le fibrosarcome, le schwannome malin, le sarcome stromal de l’endomètre, le sarcome, l’hémangiosarcome et le fibrome. Aucune tumeur ni aucune indication de modifications prénéoplasiques n’ont été observées lors des études réalisées chez le chien. Compte tenu du fait que le témozolomide est un promédicament d’un agent alcoylant, à savoir le MTIC, son pouvoir cancérogène est prévisible.
Mutagenèse
Les effets mutagènes du témozolomide ont été mis en évidence au cours de deux études : le test d’Ames sur la mutagenèse des bactéries et une analyse des lymphocytes circulants chez l’humain. D’autres études de toxicité in vitro n’ont pas été réalisées, car les deux études susmentionnées ont établi le pouvoir mutagène du produit, et la néoplasie a été observée in vivo. Comme ces résultats sont concordants avec ceux obtenus pour d’autres médicaments de la même classe, il est peu probable que des analyses in vivo donnent de l’information additionnelle susceptible d’avoir un impact sur l’utilisation clinique du témozolomide ou de faciliter l’évaluation du risque chez l’humain. Par conséquent, aucune étude in vivo sur le pouvoir mutagène n’a été réalisée.
Effets toxiques sur la reproduction
Aucune étude de fertilité et de reproduction n’a été menée sur le témozolomide. Le témozolomide n’a pas eu d’effets sur le déroulement de la grossesse chez la rate et la lapine.
Les résultats d’études portant sur plusieurs cycles de traitement indiquent des effets toxiques sur les testicules, à savoir une diminution du poids absolu des testicules chez les rats ayant reçu des doses de 50 mg/m2 et la présence de cellules syncytiales dans les testicules des rats et des chiens qui avaient reçu des doses de 125 mg/m2. Ces résultats laissent entrevoir d’autres effets éventuels sur la reproduction, dont l’infertilité et une altération possible du bagage génétique des cellules germinales.
Les effets toxiques du témozolomide sur la reproduction ont seulement été étudiés au cours des études de détermination de la posologie chez le rat et le lapin. Aucune maternotoxicité importante n’a été observée, et les taux de grossesse n’ont pas été modifiés chez l’une ou l’autre des espèces. La dose administrée n’a pas influé sur les taux d’implantation ni sur la durée de la gestation. Le nombre de résorptions et de pertes postérieures à l’implantation était plus élevé à la dose de 150 mg/m2/jour qu’à celles de 5, de 25 et de 50 mg/m2/jour. Le poids fœtal a diminué aux doses de 50 (légère baisse) et de 150 mg/m2/jour. Aucune modification ou malformation externe n’a été notée chez le rat. Chez le lapin, 18 types de malformations ont été relevés chez les fœtus de lapins ayant reçu 125 mg/m2/jour. Compte tenu de ces résultats, on estime à 50 mg/m2/jour la dose sans effet observable. Il ressort de ces données que le témozolomide, comme n’importe quel autre agent alcoylant, peut causer la mort des embryons et entraîner des malformations chez le rat et le lapin.
Le témozolomide n’a fait l’objet d’aucune étude relative au développement périnatal et postnatal. Comme le témozolomide a pour but d’entraver la mitose, la croissance et le développement postnatals de la progéniture pourraient se ressentir d’une exposition à du lait maternel contenant cet agent.
Le profil toxicologique du témozolomide pour administration intraveineuse déterminé en phase préclinique est comparable à celui de la préparation orale (capsules) et d’autres agents anticancéreux alcoylants commercialisés. La préparation intraveineuse a donné lieu à une irritation locale au point d’injection chez les lapins et les rats, mais l’irritation n’a été que transitoire et n’a causé aucune lésion permanente des tissus.
RÉFÉRENCES
- 1. Bower M, Newlands ES, Bleehen NM, Brada M, et al. Multicentre CRC phase II trial of temozolomide in recurrent or progressive high-grade glioma. Canc Chemother Pharmacol 1997;40:484-488.
- 2. Brock CS, Matthews JC, Brown G, Newlands ES, et al. In vivo demonstration of 11C temozolomide uptake by human recurrent high grade astrocytomas. Br J Cancer 1997; 75(8):1241.
- 3. Devineni D, Klein-Szanto A, Gallo JM. Uptake of temozolomide in a rat glioma model in the presence and absence of the angiogenesis inhibitor TNP-470. Cancer Research 1996;56:1983-1987.
- 4. Newlands ES, Stevens MFG, Wedge SR, Wheelhouse RT, Brock C. Temozolomide: a review of its discovery, chemical properties, pre-clinical development and clinical trials. Canc Treat Rev 1997;23:35-61.
- 5. Osoba D, Aaronson NK, Muller M, Sneeuw K, et al. Effect of neurological dysfunction on health-related quality of life in patients with high-grade glioma. J Neuro-Oncol 1997;34:263-278.
- 6. Tsang LLH, Quarterman CP, Gescher A, Slack JA. Comparison of the cytotoxicity in vitro of temozolomide and dacarbazine, prodrugs of 3-methyl-(triazen-1-yl)imidazole-4-carboxamide. Cancer Chemother Pharmacol 1991;27:342-346.
- 7. Stupp R, Mason WP, van den Bent MJ, Weller M, et al., Radiotherapy plus Concomitant and Adjuvant Temozolomide for Glioblastoma. N Engl J Med 2005;352:987-996.
- 8. Monographie de produit : Temodal®, Merck Canada Inc., Date de révision : 23 juin 2017. Numéro de la demande : 204940.