


Monographie de produit - Teva-Abiraterone (Teva Canada, 250 mg)
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 02/2021 |
| 06/2022 |
| 06/2022 |
| 02/2021 |
| 02/2021 |
| 02/2021 |
| 02/2021 |
| 02/2021 |
| 02/21 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE ..................................... 2
TABLE DES MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ............................................................................................................................. 4 1.2 Personnes âgées .............................................................................................................. 4 2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .......................... 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 5
4.2 Dose recommandée et ajustement posologique ............................................................ 5 4.4 Administration ................................................................................................................. 6 4.5 Dose oubliée .................................................................................................................... 6 5 SURDOSAGE ................................................................................................................ 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ......... 7
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................. 7
7.1 Cas particuliers .............................................................................................................. 12
7.1.1 Grossesse ................................................................................................................ 12 7.1.2 Allaitement ............................................................................................................. 13 7.1.3 Enfants .................................................................................................................... 13 7.1.4 Personnes âgées ..................................................................................................... 13 8 EFFETS INDÉSIRABLES ................................................................................................ 13
8.1 Aperçu des effets indésirables ...................................................................................... 13 8.2 Effets indésirables observés au cours des essais cliniques ........................................... 14 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ................... 23 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................................................... 23 8.5 Effets indésirables signalés après la commercialisation du produit ............................. 24 9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 25
9.2 Aperçu des interactions médicamenteuses .................................................................. 25 9.3 Interactions médicament-comportement .................................................................... 25 9.4 Interactions médicament-médicament ........................................................................ 25 9.5 Interactions médicament-aliments ............................................................................... 27 9.6 Interactions médicament-plantes médicinales ............................................................. 27 9.7 Interactions médicament-épreuves de laboratoire ...................................................... 27 10 PHARMACOLOGIE CLINIQUE ...................................................................................... 27
10.1 Mode d’action ............................................................................................................... 27 10.2 Pharmacodynamie ........................................................................................................ 28 10.3 Pharmacocinétique ....................................................................................................... 28 11 CONSERVATION, STABILITÉ ET MISE AU REBUT .......................................................... 32
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ......................................................... 32
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 33
13 RENSEIGNEMENTS PHARMACEUTIQUES ..................................................................... 33
14 ESSAIS CLINIQUES ...................................................................................................... 34
14.1 Essais cliniques par indication ....................................................................................... 34 Indication 1 ............................................................................................................................. 34 Indication 2 ............................................................................................................................. 49 14.2 Études de biodisponibilité comparatives ...................................................................... 57 15 MICROBIOLOGIE ........................................................................................................ 58
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 58
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ............................................................. 60
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ............................... 61
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TEVA-ABIRATERONE (acétate d’abiratérone) est indiqué en association avec la prednisone pour :
le traitement du cancer métastatique de la prostate (cancer de la prostate résistant à la castration, CPRCm) chez les patients qui :
- sont asymptomatiques ou légèrement symptomatiques, après un échec du traitement anti-androgénique;
- ont reçu une chimiothérapie antérieure comprenant du docétaxel, après un échec du traitement anti-androgénique.
TEVA-ABIRATERONE est également indiqué en association avec la prednisone et un traitement anti-androgénique (TAA) pour :
- le traitement des patients atteints d’un cancer de la prostate métastatique hormonosensible à haut risque nouvellement diagnostiqué susceptibles d’avoir reçu un TAA antérieur pendant une période allant jusqu’à 3 mois.
1.1 Enfants
L’acétate d’abiratérone n’a pas fait l’objet d’études chez les enfants.
Enfants (< 18 ans) : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants.
1.2 Personnes âgées
Personnes âgées : D’après les données provenant des études cliniques et de l’expérience chez les personnes âgées, l’innocuité et l’efficacité de ce médicament ne sont pas différentes dans cette population de patients.
2 CONTRE-INDICATIONS
- Patients ayant une hypersensibilité à ce médicament, aux ingrédients de la préparation ou aux constituants du contenant (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hypersensibilité / Réaction anaphylactique). Pour en connaître la liste complète, reportez-vous à la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT de la présente monographie.
- TEVA-ABIRATERONE est contre-indiqué chez les femmes enceintes ou qui pourraient l’être.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- TEVA-ABIRATERONE peut causer de l’hypertension, de l’hypokaliémie et une rétention liquidienne en raison d’un excès de minéralocorticoïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction cardiovasculaire).
- Il faut être prudent quand on utilise TEVA-ABIRATERONE chez les patients qui ont des antécédents de maladie cardiovasculaire (pour des maladies précises, voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction cardiovasculaire).
Les patients atteints d’insuffisance hépatique modérée ou grave ne doivent pas recevoir TEVA-
ABIRATERONE (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Patients atteints d’insuffisance hépatique).
Des cas d’hépatotoxicité, y compris des cas mortels, ont été observés (voir 7
MISES EN GARDE
ET PRÉCAUTIONS – Fonctions hépatique/biliaire/pancréatique).
4 POSOLOGIE ET ADMINISTRATION
4.2 Dose recommandée et ajustement posologique
- Posologie recommandée
La dose de TEVA-ABIRATERONE recommandée est de 1 g (quatre comprimés de 250 mg) par jour en une seule dose à prendre à jeun. Aucun aliment solide ou liquide ne doit être consommé pendant les deux heures ou plus qui précèdent la prise de TEVA-ABIRATERONE et pendant au moins une heure après. Les comprimés doivent être avalés entiers avec de l’eau.
- Dose recommandée de prednisone
Pour le cancer de la prostate métastatique résistant à la castration (CPRCm), TEVA-ABIRATERONE s’emploie avec 10 mg de prednisone par jour. Pour le cancer de la prostate métastatique à haut risque nouvellement diagnostiqué, TEVA-ABIRATERONE s’emploie avec 5 mg de prednisone par jour.
- Ajustement posologique chez les insuffisants hépatiques
TEVA-ABIRATERONE ne doit pas être utilisé chez les patients atteints d’insuffisance hépatique préexistante modérée ou grave (voir 10 PHARMACOLOGIE CLINIQUE).
Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance hépatique préexistante légère.
L’apparition d’une hépatotoxicité pendant le traitement par TEVA-ABIRATERONE (hausse de l’ALAT ou de l’ASAT sériques supérieure à 5 × LSN ou hausse de la bilirubine à plus de 3 × LSN) commande l’interruption immédiate du traitement jusqu’à ce que les paramètres de la fonction hépatique se soient normalisés (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique/biliaire/pancréatique).
Après le retour des paramètres de la fonction hépatique aux valeurs initiales du patient, le traitement peut être repris à la dose réduite de 500 mg (deux comprimés de 250 mg) une fois par jour. Lorsque le traitement est ainsi repris, les concentrations sériques de transaminases et de bilirubine doivent être surveillées au moins toutes les deux semaines durant trois mois, puis une fois par mois par la suite. En cas de récidive d’hépatotoxicité à la dose réduite de 500 mg par jour, il faut mettre fin au traitement par TEVA-ABIRATERONE. Les doses réduites ne doivent pas être prises avec de la nourriture.
Si une hépatotoxicité grave (concentration d’ALAT équivalant à 20 fois la limite supérieure de la normale) se manifeste à un moment quelconque lors du traitement par TEVA-ABIRATERONE, interrompre définitivement l’administration du médicament.
Interrompre définitivement le traitement par TEVA-ABIRATERONE en cas de hausse concomitante de l’ALAT à plus de 3 fois la limite supérieure de la normale et de la bilirubine totale à plus de 2 fois la limite supérieure de la normale en l’absence d’obstruction biliaire ou d’autres causes responsables de cette hausse concomitante.
- Ajustement posologique chez les insuffisants rénaux
Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale.
- Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants.
4.4 Administration
Les patients qui prenaient un agoniste de la gonadolibérine avant de commencer à prendre TEVA-ABIRATERONE doivent continuer à prendre cet agoniste.
Les transaminases sériques et la bilirubine doivent être mesurées avant le début du traitement par TEVA-ABIRATERONE ainsi que toutes les deux semaines pendant les trois premiers mois et mensuellement par la suite.
La tension artérielle, le potassium sérique et la rétention liquidienne doivent être surveillés tous les mois (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction cardiovasculaire, Hypertension, hypokaliémie et rétention liquidienne en raison d’un excès de minéralocorticoïdes).
4.5 Dose oubliée
Si le patient oublie de prendre sa dose quotidienne de TEVA-ABIRATERONE ou de prednisone, il doit reprendre le traitement le lendemain à la dose quotidienne habituelle.
5 SURDOSAGE
L’expérience du surdosage d’acétate d’abiratérone chez l’être humain est limitée.
Il n’existe pas d’antidote spécifique de ce médicament. Interrompre le traitement immédiatement et prendre des mesures générales de soutien comprenant la surveillance des arythmies et de la fonction hépatique.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
| Orale | Comprimés pelliculés / 250 mg | Cellulose microcristalline, croscarmellose sodique, lactose monohydraté, laurylsulfate de sodium, povidone, silice colloïdale et stéarate de magnésium. La pellicule d’enrobage contient les substances suivantes : alcool polyvinylique, dioxyde de titane, polyéthylèneglycol et talc. |
TEVA-ABIRATERONE à 250 mg : Comprimés pelliculés blancs de forme ovale modifiée portant l’inscription « TEVA » gravée d’un côté et « 1125 » de l’autre.
Les comprimés pelliculés TEVA-ABIRATERONE à 250 mg sont offerts en flacons de PEHD munis d’un bouchon de polypropylène contenant 150 comprimés ainsi qu’en emballages-coques de 30 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez vous reporter à la section 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
À moins que le patient n’ait subi une orchidectomie, l’administration de TEVA-ABIRATERONE doit être accompagnée d’un traitement concomitant par un agoniste de la gonadolibérine (GnRH).
TEVA-ABIRATERONE doit être pris à jeun, c’est-à-dire qu’aucun aliment solide ou liquide ne doit être consommé pendant les deux heures ou plus qui précèdent la prise et pendant au moins une heure après, car la Cmax et l’ASC0-∞ (exposition) d’une dose unique d’acétate abiratérone se sont révélées respectivement 17 et 10 fois plus élevées par suite de l’administration avec un repas qu’à jeun. L’innocuité de l’exposition accrue faisant suite à l’administration de doses multiples d’acétate d’abiratérone avec de la nourriture n’a pas été évaluée (voir 9.5 Interactions médicament-aliments, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Utilisation en concomitance avec la chimiothérapie
L’innocuité et l’efficacité de l’acétate d’abiratérone utilisé en concomitance avec une chimiothérapie cytotoxique n’ont pas été établies.
Emploi en association avec du chlorure de radium-223
Une augmentation de la fréquence des fractures et de la mortalité a été observée au cours d’un essai clinique à répartition aléatoire chez des patients asymptomatiques ou légèrement symptomatiques atteints de cancer de la prostate métastatique résistant à la castration à prédominance osseuse ayant reçu du chlorure de radium-223 en sus de l’association acétate d’abiratérone plus prednisone/prednisolone. L’utilisation du chlorure de radium-223 en concomitance avec l’association acétate d’abiratérone plus prednisone/prednisolone en dehors des essais cliniques n’est pas recommandée.
Carcinogenèse et mutagenèse
L’acétate d’abiratérone ne s’est pas avéré carcinogène dans une étude de 6 mois menée chez des souris transgéniques (Tg.rasH2). Par contre, dans une étude de carcinogénicité de 24 mois menée chez le rat, il a entraîné une augmentation de la fréquence de néoplasmes à cellules interstitielles du testicule, phénomène que l’on considère comme lié à l’action pharmacologique de l’abiratérone et dont on ignore la portée clinique. L’acétate d’abiratérone n’a pas eu d’effet carcinogène chez le rat femelle (voir 16 TOXICOLOGIE NON CLINIQUE – Carcinogenèse et génotoxicité).
L’abiratérone et son acétate n’ont présenté aucun potentiel génotoxique dans une série de tests standard de génotoxicité in vitro et in vivo (voir 16 TOXICOLOGIE NON CLINIQUE – Carcinogenèse et génotoxicité).
Fonction cardiovasculaire
TEVA-ABIRATERONE doit être utilisé avec prudence chez les patients qui ont des antécédents de maladie cardiovasculaire. L’innocuité de de l’acétate d’abiratérone n’a pas été établie chez les patients ayant subi un infarctus du myocarde ou des événements thrombotiques artériels au cours des six derniers mois, ceux atteint d’angine de poitrine grave ou instable, ceux ayant une fraction d’éjection ventriculaire gauche (FEVG) < 50 % ou une insuffisance cardiaque de classe III ou IV selon l’échelle NYHA (New York Heart Association) (chez des patients atteints d’un CPRCm ayant reçu un traitement antérieur à base de docétaxel) ou chez les patients ayant une insuffisance cardiaque de classe II à IV à l’échelle NYHA (chez des patients atteints de CPRCm, asymptomatiques ou légèrement symptomatiques, ou atteints d’un cancer de la prostate métastatique à haut risque nouvellement diagnostiqué) parce que ces patients ont été exclus des études pivots.
Hypertension, hypokaliémie et rétention liquidienne en raison d’un excès de minéralocorticoïdes
Avant que le traitement par TEVA-ABIRATERONE ne débute, l’hypertension doit être maîtrisée et l’hypokaliémie doit avoir été corrigée.
En raison de la hausse des taux de minéralocorticoïdes causée par l’inhibition du CYP17 (voir 10.1 Mode d’action), TEVA-ABIRATERONE peut entraîner une hypertension, une hypokaliémie et une rétention liquidienne (voir 8 EFFETS INDÉSIRABLES). L’administration concomitante d’un corticostéroïde inhibe la sécrétion de corticotrophine (ACTH), entraînant ainsi une réduction de la fréquence et de la gravité de ces effets indésirables. Il faut user de prudence lorsque l’on traite un patient atteint d’une affection médicale sous-jacente qui pourrait être aggravée par une augmentation potentielle de la tension artérielle, de l’hypokaliémie ou de la rétention liquidienne, comme par exemple une insuffisance cardiaque, un infarctus du myocarde récent ou une arythmie ventriculaire. Une prolongation de l’intervalle QT et des torsades de pointes ont été observées durant la période de pharmacovigilance chez des patients qui présentaient une affection cardiovasculaire sous-jacente ou chez qui une hypokaliémie était survenue pendant le traitement par l’acétate d’abiratérone. La tension artérielle, le potassium sérique et la rétention liquidienne doivent être surveillés au moins une fois par mois (voir Surveillance et épreuves de laboratoire).
Dépendance/Tolérance
Sevrage des corticostéroïdes et prise en charge des situations stressantes
La prudence est de mise chez les patients qui doivent subir un sevrage de prednisone, et les signes d’insuffisance corticosurrénalienne doivent être surveillés. Si le traitement par TEVA-ABIRATERONE se poursuit après l’arrêt de la corticothérapie, on doit surveiller les symptômes d’excès de minéralocorticoïdes.
Il peut être indiqué, lorsqu’un patient sous prednisone est appelé à subir un stress inhabituel (p. ex. chirurgie, traumatisme ou infections graves), d’augmenter la posologie de la corticothérapie avant, pendant et après la situation stressante.
Système endocrinien et métabolisme
Hypoglycémie
Des cas isolés d’hypoglycémie ont été signalés par suite de l’administration d’acétate d’abiratérone en concomitance avec de la prednisone/prednisolone chez des patients atteints de diabète préexistant qui recevaient de la pioglitazone ou du répaglinide (voir 9 INTERACTIONS MÉDICAMENTEUSES). La glycémie doit être surveillée chez les patients diabétiques.
Fonctions hépatique/biliaire/pancréatique
Insuffisance hépatique
TEVA-ABIRATERONE ne doit pas être utilisé chez les patients atteints d’insuffisance hépatique préexistante modérée ou grave. TEVA-ABIRATERONE n’a pas été étudié chez les patients atteints d’un CPRCm présentant au départ une insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh). Un ajustement posologique ou la suspension du traitement pourraient s’avérer nécessaires en cas d’hépatotoxicité survenant pendant le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE – Populations et cas particuliers).
Hépatotoxicité
Des cas d’insuffisance hépatique aiguë et d’hépatite fulminante (dont certains ont été mortels) ont été signalés après la commercialisation du produit (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 8.5 Effets indésirables signalés après la commercialisation du produit).
Des cas d’augmentation marquée des enzymes hépatiques ayant mené à l’arrêt du traitement ou à un ajustement posologique ont été observés dans les études cliniques contrôlées (voir 8 EFFETS INDÉSIRABLES). La concentration sérique des transaminases (ALAT et ASAT) et de la bilirubine doit être mesurée avant le début du traitement par TEVA-ABIRATERONE ainsi que toutes les deux semaines pendant les trois premiers mois et mensuellement par la suite. En cas de symptômes ou de signes cliniques d’hépatotoxicité, mesurer sans tarder les concentrations sériques de bilirubine totale et de transaminases (ALAT et ASAT). Si, à quelque moment que ce soit, la concentration sérique des transaminases (ALAT ou ASAT) augmente à plus de cinq fois la limite supérieure de la normale ou la concentration de bilirubine à plus de trois fois la limite supérieure de la normale, on doit interrompre immédiatement le traitement par TEVA-ABIRATERONE et surveiller étroitement la fonction hépatique.
Le traitement ne pourra être repris qu’à doses réduites, une fois les paramètres de la fonction hépatique revenus à leurs valeurs initiales (voir 4 POSOLOGIE ET ADMINISTRATION).
Interrompre définitivement le traitement par TEVA-ABIRATERONE en cas de hausse concomitante de l’ALAT à plus de 3 fois la limite supérieure de la normale et de la bilirubine totale à plus de 2 fois la limite supérieure de la normale en l’absence d’obstruction biliaire ou d’autres causes responsables de cette hausse concomitante (voir 4 POSOLOGIE ET ADMINISTRATION).
Si une hépatotoxicité grave (concentration d’ALAT ou d’ASAT équivalant à 20 fois la limite supérieure de la normale) se manifeste à un moment quelconque lors du traitement par TEVA-ABIRATERONE, interrompre définitivement l’administration du médicament.
Surveillance et épreuves de laboratoire
La concentration sérique des transaminases et de la bilirubine doit être mesurée avant le début du traitement par TEVA-ABIRATERONE ainsi que toutes les deux semaines pendant les trois premiers mois et mensuellement par la suite.
La tension artérielle, le potassium sérique et la rétention liquidienne doivent être surveillés une fois par mois (voir 7 MISES EN GARDE ET PRÉCAUTIONS). En cas d’hypokaliémie ou de tout autre effet minéralocorticoïde persistant malgré l’administration d’une dose optimale de suppléments de potassium et un apport oral adéquat, la dose de prednisone peut être portée à 10 mg/jour chez les patients prenant 5 mg/jour de prednisone.
La prudence est de mise chez les patients qui doivent subir un sevrage de prednisone, et les signes d’insuffisance corticosurrénalienne doivent être surveillés. Si le traitement par TEVA-ABIRATERONE se poursuit après l’arrêt de la corticothérapie, on doit surveiller les symptômes d’excès de minéralocorticoïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Sevrage des corticostéroïdes et prise en charge des situations stressantes).
Les taux de glucose sanguins doivent être surveillés chez les patients atteints de diabète préexistant qui reçoivent d’autres médicaments en concomitance, comme du répaglinide ou de la pioglitazone (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme, Hypoglycémie).
Appareil locomoteur
Effets sur le muscle squelettique
Des cas de myopathie ont été signalés chez des patients traités par l’acétate d’abiratérone. Certains patients présentaient une rhabdomyolyse avec insuffisance rénale. La plupart des cas sont survenus au cours du premier mois de traitement et se sont résolus après son interruption. La prudence est recommandée chez les patients qui reçoivent de l’abiratérone en concomitance avec des médicaments dont l’association avec la myopathie/rhabdomyolyse est connue.
Fonction rénale
Patients atteints d’insuffisance rénale : Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale (voir 4 POSOLOGIE ET ADMINISTRATION).
Santé reproductive : Effets potentiels chez les femmes et les hommes
Pour les mesures de contraception, voir 2 CONTRE-INDICATIONS et 7.1.1 Grossesse.
- Fécondité
Une réduction de la fécondité, entièrement réversible en 4 à 16 semaines après l’interruption du traitement, a été observée chez les animaux ayant reçu l’acétate d’abiratérone dans le cadre d’études sur la fécondité menées chez des rats mâles et des rats femelles.
- Risque tératogène
Lors d’une étude sur le développement menée chez le rat, l’acétate d’abiratérone a eu des effets toxiques sur la grossesse, dont une diminution du poids et une réduction de la survie des fœtus. Malgré l’observation d’effets sur les organes génitaux externes, l’acétate d’abiratérone ne s’est pas révélé tératogène. Tous les effets observés dans ces études sur la toxicité de l’abiratérone sur la fécondité et le développement étaient liés à l’activité pharmacologique de l’abiratérone (voir 16 TOXICOLOGIE NON CLINIQUE – Toxicologie relative à la reproduction et au développement).
Sensibilité/Résistance
Hypersensibilité/Réaction anaphylactique
Des cas de réactions anaphylactiques (réactions allergiques graves, y compris mais sans s’y limiter, de la difficulté à avaler, une enflure du visage, des lèvres, de la langue ou de la gorge, ou des démangeaisons (urticaire) exigeant une intervention médicale rapide, ont été signalés durant la période de pharmacovigilance (voir 2 CONTRE-INDICATIONS et 8.5 Effets indésirables signalés après la commercialisation du produit).
7.1 Cas particuliers
7.1.1 Grossesse
TEVA-ABIRATERONE est contre-indiqué chez les femmes enceintes ou qui pourraient l’être (voir 2 CONTRE-INDICATIONS et 16 TOXICOLOGIE NON CLINIQUE – Toxicologie relative à la reproduction et au développement).
Comme il n’existe aucune donnée sur l’utilisation de l’acétate d’abiratérone durant la grossesse chez l’être humain, l’acétate d’abiratérone ne doit pas être employé chez les femmes nubiles. L’utilisation d’un inhibiteur du CYP17 chez la mère devrait entraîner, croit-on, une variation des taux d’hormones susceptible de nuire au développement du fœtus (voir 2 CONTRE-INDICATIONS). D’après les résultats des études menées chez l’animal, il existe un risque pour le fœtus (voir 16 TOXICOLOGIE NON CLINIQUE – Toxicologie relative à la reproduction et au développement).
On ignore si l’abiratérone ou ses métabolites sont présents dans le sperme. Le port du condom est nécessaire si le patient a des relations sexuelles avec une femme enceinte. Si le patient a des relations sexuelles avec une femme en mesure de procréer, l’utilisation d’un condom et d’une autre méthode contraceptive efficace est nécessaire. Ces mesures sont requises durant le traitement par TEVA-ABIRATERONE et pendant toute la semaine qui suit son interruption.
Pour éviter l’exposition par inadvertance, les femmes enceintes ou qui pourraient l’être ne devraient pas manipuler les comprimés pelliculés TEVA-ABIRATERONE à 250 mg sans une protection telle que des gants.
7.1.2 Allaitement
TEVA-ABIRATERONE n’est pas un médicament destiné aux femmes. On ignore si l’abiratérone ou ses métabolites sont excrétés dans le lait maternel.
7.1.3 Enfants
Enfants (< 18 ans) : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication pour l’emploi de ce produit chez les enfants.
7.1.4 Personnes âgées
Dans le cadre des études de phase III sur l’acétate d’abiratérone, 70 % des patients étaient âgés de 65 ans ou plus et 27 % des patients étaient âgés de 75 ans ou plus. Dans l’ensemble, aucune différence n’a été observée entre ces patients âgés (≥ 65 ans) et les patients plus jeunes quant à ce qui a trait à l’innocuité ou à l’efficacité du produit.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
D’après les données combinées des essais de phase III, les effets indésirables observés avec l’acétate d’abiratérone chez ≥ 10 % des patients étaient : hypertension (21 %), œdème périphérique (19 %), hypokaliémie (18 %), augmentation de l’alanine aminotransférase (ALAT) et/ou augmentation de l’aspartate aminotransférase (ASAT) (13 %).
Les effets indésirables les plus fréquents ayant entraîné une interruption du traitement, une réduction de la dose ou une autre modification de la posologie du médicament chez les patients traités par l’acétate d’abiratérone, comparativement à ceux recevant le placebo, étaient : hypokaliémie (3 % p/r à 1 %), hypertension (3 % p/r à 1 %), augmentation de l’ASAT (2 % p/r à 1 %), augmentation de l’ALAT (2 % p/r à 1 %), et anomalie de la fonction hépatique (2 % p/r à < 1 %). Les effets indésirables les plus fréquents ayant mené à l’arrêt du médicament chez les patients traités par l’acétate d’abiratérone étaient : augmentation de l’ALAT, augmentation de l’ASAT et hypokaliémie (chacune chez < 1 % des patients).
Les effets indésirables graves les plus fréquents (≥ 1 %) observés avec l’acétate d’abiratérone comparativement au placebo étaient : pneumonie (2 % p/r à 1 %) et infection urinaire (2 % p/r à 1 %).
L’acétate d’abiratérone peut causer une hypertension, une hypokaliémie et une rétention liquidienne, conséquence pharmacodynamique de son mode d’action. Lors des études de phase III, les effets attendus des minéralocorticoïdes se sont manifestés plus souvent chez les patients traités par l’acétate d’abiratérone que chez les patients recevant le placebo, à savoir : hypokaliémie (18 % p/r à 8 %), hypertension (22 % p/r à 16 %) et rétention liquidienne (œdème périphérique) (23 % p/r à 17 %). Les effets suivants ont été observés chez les patients traités par l’acétate d’abiratérone : hypokaliémie de grade 3 ou 4 chez 6 % des sujets (comparativement à 1 % chez les patients sous placebo), hypertension de grade 3 ou 4 chez 7 % des sujets (comparativement à 5 % chez les patients sous placebo) et rétention liquidienne de grade 3 ou 4 avec œdème chez 1 % des sujets (comparativement à 1 % chez les patients sous placebo). Une incidence plus élevée d’hypertension et d’hypokaliémie a été observée dans l’étude 3011 (voir les tableaux 1 à 6 de l’étude ci-dessous). Dans l’ensemble, ces effets causés par un excès de minéralocorticoïdes ont été gérés médicalement avec succès. L’utilisation concomitante d’un corticostéroïde réduit l’incidence et la gravité de ces effets indésirables médicamenteux (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Étude de phase III contrôlée par placebo menée chez des patients asymptomatiques ou légèrement symptomatiques atteints d’un CPRCm (Étude 302)
Dans une étude clinique de phase III multicentrique contrôlée par placebo menée chez des patients atteints d’un CPRCm asymptomatiques ou légèrement symptomatiques qui utilisaient un agoniste de la gonadolibérine ou qui avaient subi une orchidectomie, les patients du groupe de traitement actif ont reçu de l’acétate d’abiratérone à raison de 1 g par jour en association avec une faible dose de prednisone (10 mg par jour) tandis que les patients du groupe témoin ont reçu un placebo en association avec une faible dose de prednisone (10 mg par jour). La durée médiane du traitement par l’acétate d’abiratérone a été de 18,8 mois et celle du traitement par placebo, de 11,3 mois.
Les effets indésirables tous grades confondus observés plus souvent avec l’acétate d’abiratérone qu’avec le placebo ont été les suivants : douleur ou gêne articulaires (32 % p/r à 27 %), œdème périphérique (25 % p/r à 20 %), bouffées vasomotrices (22 % p/r à 18 %), diarrhée (22 % p/r à 18 %), hypertension (22 % p/r à 13 %), toux (17 % p/r à 14 %), hypokaliémie (17 % p/r à 13 %), infection des voies respiratoires supérieures (13 % p/r à 8 %), dyspepsie (11 % p/r à 5 %), hématurie (10 % p/r à 6 %), rhinopharyngite (11 % p/r à 8 %) vomissements (13 % p/r à 11 %), fatigue (39 % p/r à 34 %), constipation (23 % p/r à 19 %), contusion (13 % p/r à 9 %), insomnie (14 % p/r à 11 %), anémie (11 % p/r à 9 %) et dyspnée (12 % p/r à 10 %).
Les effets indésirables graves les plus fréquents observés davantage avec l’acétate d’abiratérone qu’avec le placebo ont été les suivants : infection des voies urinaires (1,5 % p/r à 0,6 %), hypokaliémie (0,4 % p/r à 0,2 %) et hématurie (1,8 % p/r à 0,7 %).
Les effets indésirables les plus fréquents ayant donné lieu plus souvent à une intervention clinique avec l’acétate d’abiratérone qu’avec le placebo sont les suivants : hausse de l’ASAT (4,2 % p/r à 0,6 %) et hausse de l’ALAT (5,2 % p/r à 0,7 %). Les effets minéralocorticoïdes prévus, qui se sont manifestés plus souvent chez les patients traités par l’acétate d’abiratérone que chez les patients ayant reçu le placebo, sont les suivants : hypokaliémie (17 % p/r à 13 %), hypertension (22 % p/r à 13 %) et rétention liquidienne (œdème périphérique) (25 % p/r à 20 %), respectivement. Chez les patients ayant reçu l’acétate d’abiratérone, la fréquence des cas d’hypokaliémie et d’hypertension de grades 3 et 4 s’est élevée à respectivement 2 % et 4 %.
Tableau 1 — Effets indésirables survenus à une fréquence ≥ 2 % (tous grades confondus) chez les patients sous acétate d’abiratérone lors de l’étude de phase III menée chez des patients asymptomatiques ou légèrement symptomatiques atteints d’un CPRCm (Étude 302)
Acétate d’abiratérone (1 g) avec 10 mg de prednisone par jour N = 542 | Placebo avec 10 mg de prednisone par jour N = 540 | |||||
| Discipline médicale / Terme MedDRA privilégié | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) |
| Troubles cardiaques | ||||||
| Insuffisance cardiaquea | 10 (1,9 %) | 4 (0,8 %) | 1 (0,2 %) | 1 (0,2 %) | 0 | 0 |
| Angine de poitrineb | 14 (2,6 %) | 2 (0,4 %) | 0 | 6 (1,1 %) | 2 (0,4 %) | 0 |
| Troubles généraux et problèmes au point d’administration | ||||||
| Œdème périphérique | 134(24,7 %) | 2(0,4 %) | 0 | 108 (20,0 %) | 5 (0,9 %) | 0 |
| Fatigue | 212 (39,1 %) | 12 (2,2 %) | 0 | 185 (34,3 %) | 9 (1,7 %) | 0 |
| Troubles digestifs | ||||||
| Diarrhée | 117 (21,6 %) | 5 (0,9 %) | 0 | 96 (17,8 %) | 5 (0,9 %) | 0 |
| Dyspepsie | 60 (11,1 %) | 0 | 0 | 27 (5,0 %) | 1 (0,2 %) | 0 |
| Constipation | 125 (23,1 %) | 2 (0,2 %) | 0 | 103 (19,1 %) | 3 (0,6 %) | 0 |
| Vomissements | 69 (12,7 %) | 4 (0,7 %) | 0 | 58 (10,7 %) | 0 | 0 |
| Infections et infestations | ||||||
| Infection des voies respiratoires supérieures | 69 (12,7 %) | 0 | 0 | 43 (8,0 %) | 0 | 0 |
| Rhinopharyngite | 58 (10,7 %) | 0 | 0 | 44 (8,1 %) | 0 | 0 |
| Blessures, empoisonnement et complications interventionnelles | ||||||
| Contusion | 72 (13,3 %) | 0 | 0 | 49 (9,1 %) | 0 | 0 |
| Chute | 32 (5,9 %) | 0 | 0 | 18 (3,3 %) | 0 | 0 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||||||
| Douleur ou malaise articulairesc | 172(31,7 %) | 11 (2,0 %) | 0 | 144 (26,7 %) | 11 (2,0 %) | 0 |
| Troubles métaboliques et nutritionnels | ||||||
| Hypokaliémie | 91 (16,8 %) | 12 (2,2 %) | 1 (0,2 %) | 68 (12,6 %) | 10 (1,9 %) | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||||||
| Éruptions cutanées | 44 (8,1 %) | 0 | 0 | 20 (3,7 %) | 0 | 0 |
| Lésions cutanées | 19 (3,5 %) | 0 | 0 | 5 (0,9 %) | 0 | 0 |
| Troubles psychiatriques | ||||||
| Insomnie | 73 (13,5 %) | 1 (0,2 %) | 0 | 61 (11,3 %) | 0 | 0 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Toux | 94 (17,3 %) | 0 | 0 | 73 (13,5 %) | 1 (0,2 %) | 0 |
| Dyspnée | 64 (11,8 %) | 11 (2,0 %) | 2 (0,4 %) | 52 (9,6 %) | 4 (0,7 %) | 1 (0,2 %) |
Tableau 1 — Effets indésirables survenus à une fréquence ≥ 2 % (tous grades confondus) chez les patients sous acétate d’abiratérone lors de l’étude de phase III menée chez des patients asymptomatiques ou légèrement symptomatiques atteints d’un CPRCm (Étude 302)
Acétate d’abiratérone (1 g) avec 10 mg de prednisone par jour N = 542 | Placebo avec 10 mg de prednisone par jour N = 540 | |||||
| Discipline médicale / Terme MedDRA privilégié | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) |
| Troubles rénaux et urinaires | ||||||
| Hématurie | 56 (10,3 %) | 7 (1,3 %) | 0 | 30 (5,6 %) | 3 (0,6 %) | 0 |
| Troubles vasculaires | ||||||
| Bouffées vasomotrices | 121 (22,3 %) | 1 (0,2 %) | 0 | 98 (18,1 %) | 0 | 0 |
| Hypertension | 117 (21,6 %) | 21 (3,9 %) | 0 | 71 (13,1 %) | 16 (3,0 %) | 0 |
| Hématome | 19 (3,5 %) | 0 | 0 | 6 (1,1 %) | 0 | 0 |
a. Comprend l’insuffisance cardiaque congestive, la diminution de la fraction d’éjection et le dysfonctionnement ventriculaire gauche. b. Incluse en raison de sa pertinence clinique. c. Comprend les manifestations suivantes : arthralgie, arthrite, bursite, œdème articulaire, raideur articulaire, diminution de l’amplitude articulaire, épanchement articulaire, arthrose, arthrose rachidienne, tendinite, polyarthrite rhumatoïde. | ||||||
Étude de phase III contrôlée par placebo menée chez des patients atteints d’un CPRCm et ayant antérieurement reçu un traitement comprenant du docétaxel (Étude 301)
Dans une étude clinique de phase III multicentrique contrôlée par placebo menée chez des patients atteints d’un CPRCm qui utilisaient un agoniste de la gonadolibérine ou qui avaient subi une orchidectomie et qui avaient antérieurement reçu du docétaxel, les patients du groupe de traitement actif ont reçu de l’acétate d’abiratérone à raison de 1 g par jour en association avec une faible dose de prednisone (10 mg par jour) tandis que les patients du groupe témoin ont reçu un placebo en association avec une faible dose de prednisone (10 mg par jour). Les patients de cette étude s’étaient avérés intolérants à un ou à deux schémas chimiothérapeutiques antérieurs (dont l’un comprenait du docétaxel) ou n’y avaient pas répondu. La durée moyenne du traitement par l’acétate d’abiratérone a été de 32 semaines et celle du traitement par placebo, de 16 semaines.
Les effets indésirables tous grades confondus observés plus souvent avec l’acétate d’abiratérone qu’avec le placebo ont été les suivants : myopathie (36,3 % p/r à 30,9 %), douleur ou gêne articulaires (30,7 % p/r à 24,1 %), œdème périphérique (24,9 % p/r à 17,3 %), bouffées vasomotrices (19,0 % p/r à 16,8 %), diarrhée (17,6 % p/r à 13,5 %), hypokaliémie (17,1 % p/r à 8,4 %), infection des voies urinaires (11,5 % p/r à 7,1 %) et toux (10,6 % p/r à 7,6 %).
Les effets indésirables graves les plus fréquents observés davantage avec l’acétate d’abiratérone qu’avec le placebo ont été les suivants : infection des voies urinaires (1,8 % p/r à 0,8 %), fractures osseuses (1,6 % p/r à 0,6 %) et hypokaliémie (0,8 % p/r à 0 %).
Les effets indésirables les plus fréquents ayant donné lieu plus souvent à une intervention clinique avec l’acétate d’abiratérone qu’avec le placebo sont les suivants : hausse de l’ASAT (14 % p/r à 0,5 %) et hausse de l’ALAT (1,1 % p/r à 0 %), hypokaliémie (1,1 % p/r à 0,5 %), infection des voies urinaires (0,9 % p/r à 0,3 %), hypertension (0,9 % p/r à 0,3 %), insuffisance cardiaque congestive (0,5 % p/r à 0 %) et angine de poitrine (0,3% p/r à 0 %).
Les effets minéralocorticoïdes prévus, qui se sont manifestés plus souvent chez les patients traités par l’acétate d’abiratérone que chez les patients ayant reçu le placebo, sont les suivants : hypokaliémie (17 % p/r à 8 %), hypertension (9 % p/r à 7 %) et rétention liquidienne (œdème périphérique) (25 % p/r à 17 %), respectivement. Chez les patients ayant reçu l’acétate d’abiratérone, la fréquence des cas d’hypokaliémie et d’hypertension de grades 3 et 4 s’est élevée à respectivement 4 % et 1 %.
Tableau 2 — Effets indésirables survenus à une fréquence ≥ 2 % (tous grades confondus) chez les patients sous acétate d’abiratérone lors de l’étude de phase III menée chez des patients atteints d’un CPRCm et ayant antérieurement reçu un traitement comprenant du docétaxel (Étude 301)
Acétate d’abiratérone (1 g) avec 10 mg de prednisone par jour N = 791 | Placebo avec avec 10 mg de prednisone par jour N = 394 | |||||
| Discipline médicale / Terme MedDRA privilégié | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) |
| Troubles cardiaques | ||||||
| Arythmiea | 56 (7,0 %) | 7 (0,9 %) | 2 (0,2 %) | 15 (4,0 %) | 2 (0,5 %) | 1 (0,3 %) |
| Insuffisance cardiaqueb | 16 (2,0 %) | 12 (1,5 %) | 1 (0,1 %) | 4 (1,0 %) | 0 | 1 (0,3 %) |
| Angine de poitrinec | 10 (1,3 %) | 2 (0,3 %) | 0 | 2 (0,5 %) | 0 | 0 |
| Troubles généraux et problèmes au point d’administration | ||||||
| Œdème périphérique | 197 (24,9 %) | 11 (1,4 %) | 1 (0,1 %) | 68 (17,3 %) | 3 (0,8 %) | 0 |
| Troubles digestifs | ||||||
| Diarrhée | 139 (17,6 %) | 5 (0,6 %) | 0 | 53 (13,5 %) | 5 (1,3 %) | 0 |
| Dyspepsie | 48 (6,1 %) | 0 | 0 | 13 (3,3 %) | 0 | 0 |
| Blessures, empoisonnement et complications interventionnelles | ||||||
| Fracturesd | 47 (5,9 %) | 8 (1,0 %) | 3 (0,4 %) | 9 (2,3 %) | 0 | 0 |
| Infections et infestations | ||||||
| Infection des voies urinaires | 91 (11,5 %) | 17 (2,1 %) | 0 | 28 (7,1 %) | 2 (0,5 %) | 0 |
| Infection des voies respiratoires supérieures | 43 (5,4 %) | 0 | 0 | 10 (2,5 %) | 0 | 0 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||||||
| Douleur ou malaise articulairese | 243(30,7 %) | 37 (4,7 %) | 0 | 95 (24,1 %) | 17 (4,3 %) | 0 |
| Myopathief | 287 (36,3 %) | 43 (5,4 %) | 2 (0,2 %) | 122 (30,9 %) | 14 (4,6 %) | 1 (0,3 %) |
| Troubles métaboliques et nutritionnels | ||||||
| Hypokaliémie | 135 (17,1 %) | 27 (3,4 %) | 3 (0,4 %) | 33 (8,4 %) | 3 (0,8 %) | 0 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
Tableau 2 — Effets indésirables survenus à une fréquence ≥ 2 % (tous grades confondus) chez les patients sous acétate d’abiratérone lors de l’étude de phase III menée chez des patients atteints d’un CPRCm et ayant antérieurement reçu un traitement comprenant du docétaxel (Étude 301)
Acétate d’abiratérone (1 g) avec 10 mg de prednisone par jour N = 791 | Placebo avec avec 10 mg de prednisone par jour N = 394 | |||||
| Discipline médicale / Terme MedDRA privilégié | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) |
| Toux | 84 (10,6 %) | 0 | 0 | 30 (7,6 %) | 0 | 0 |
| Troubles rénaux et urinaires | ||||||
| Pollakiurie | 57 (7,2 %) | 2 (0,3 %) | 0 | 20 (5,1 %) | 1 (0,3 %) | 0 |
| Nycturie | 49 (6,2 %) | 0 | 0 | 16 (4,1 %) | 0 | 0 |
| Troubles vasculaires | ||||||
| Bouffées vasomotrices | 150 (19,0 %) | 2 (0,3 %) | 0 | 66 (16,8 %) | 1 (0,3 %) | 0 |
| Hypertension | 67 (8,5 %) | 10 (1,3 %) | 0 | 27 (6,9 %) | 1 (0,3 %) | 0 |
a. Comprend la tachycardie, la fibrillation auriculaire, l’arythmie, la bradycardie, la tachycardie supraventriculaire, la tachycardie auriculaire, le bloc auriculoventriculaire complet, les troubles de la conduction, la tachycardie ventriculaire, le flutter auriculaire et la bradyarythmie. b. Comprend l’insuffisance cardiaque congestive, la diminution de la fraction d’éjection et le dysfonctionnement ventriculaire gauche. c. Incluse en raison de sa pertinence clinique. d. Comprend toutes les fractures, à l’exception des fractures pathologiques. e. Comprend les manifestations suivantes : arthralgie, arthrite, arthropathie, bursite, œdème articulaire, raideur articulaire, diminution de l’amplitude articulaire, épanchement articulaire, ankylose articulaire, arthrose, polyarthrite rhumatoïde, arthrose rachidienne, spondylolisthésis, tendinite. f. Comprend les manifestations suivantes : douleur musculosquelettique, raideur musculosquelettique, douleur thoracique musculosquelettique, myalgie, faiblesse musculaire, malaise musculosquelettique, myopathie, gêne dans un membre, hausse de la créatine phosphokinase sanguine, atrophie musculaire, fatigue musculaire, secousses musculaires, myopathie cortisonique. | ||||||
Étude de phase III contrôlée par placebo menée chez des patients atteints de cancer de la prostate métastatique à haut risque nouvellement diagnostiqué (Étude 3011 – LATITUDE)
Au cours d’une étude de phase III menée chez des patients atteints d’un cancer de la prostate métastatique hormonosensible à haut risque nouvellement diagnostiqué susceptibles d’avoir reçu un TAA antérieur pendant une période allant jusqu’à 3 mois, les patients du groupe sous traitement actif ont reçu une dose quotidienne de 1 g d’acétate d’abiratérone en association avec de la prednisone à faible dose (5 mg par jour) et un TAA (agoniste de la gonadolibérine ou orchidectomie), tandis que les patients du groupe témoin ont reçu un TAA et un placebo. La durée médiane du traitement a été de 26 mois chez les patients sous acétate d’abiratérone et de 14 mois chez les patients sous placebo. Dans le cas des patients sous placebo qui sont passés au groupe sous acétate d’abiratérone, la durée totale médiane du traitement par l’acétate d’abiratérone a été de 12 mois.
Les résultats de l’analyse finale de l’innocuité cadraient avec ceux présentés dans la première analyse intermédiaire. Aucune variation cliniquement pertinente du profil d’innocuité de l’acétate d’abiratérone n’a été observée après 22 mois additionnels de collecte de données depuis la première analyse intermédiaire.
Les effets indésirables, tous grades confondus, les plus fréquemment observés avec l’acétate d’abiratérone et le placebo étaient les suivants et se comparaient ainsi : hypertension (38,4 % p/r à 22,1 %), hypokaliémie (24,0 % p/r à 3,8 %) et bouffées vasomotrices (15,4 % p/r à 12,6 %).
Les effets indésirables sérieux les plus fréquemment observés avec l’acétate d’abiratérone et le placebo étaient les suivants et se comparaient ainsi : pneumonie (2,0 % p/r à 0,3 %), infection des voies urinaires (1,3 % p/r à 0,8 %) et hématurie (1,3 % p/r à 0,5 %).
Dans le cas de ceux ayant requis une intervention clinique, les effets indésirables les plus fréquemment observés avec l’acétate d’abiratérone et le placebo étaient les suivants et se comparaient ainsi : hypokaliémie (9,5 % p/r à 0,8 %), hypertension (7,2 % p/r à 2,7 %), hausse de l’ASAT (5,7 % p/r à 1,7 %) et hausse de l’ALAT (5,5 % p/r à 1,8 %).
Dans l’étude 3011, les effets minéralocorticoïdes prévus ont été observés plus fréquemment chez les patients traités par l’acétate d’abiratérone que chez ceux ayant reçu le placebo et se comparaient comme suit : hypertension (40,7 % p/r à 23,9 %), hypokaliémie (24,0 % p/r à 3,8 %) et rétention liquidienne/œdème (13,6 % p/r à 11,8 %). Chez les patients sous acétate d’abiratérone, les cas d’hypokaliémie de grades 3 et 4 ont touché respectivement 10,9 % et 0,8 % des patients. Les cas d’hypertension de grades 3 et 4 ont quant à eux affecté 21,8 % et 0,2 % des patients respectivement.
Tableau 3 — Effets indésirables (tous grades confondus) de fréquence ≥ 2 % plus élevée chez les patients sous acétate d’abiratérone que chez les patients sous placebo, survenus lors de l’étude de phase III 3011 menée chez des patients atteints d’un cancer de la prostate métastatique hormonosensible à haut risque nouvellement diagnostiqué
Acétate d’abiratérone (1 g) avec 5 mg de prednisone et TAA administrés quotidiennement N = 597b | Placebo et TAA administrés quotidiennement N = 602b | |||||
| Discipline médicale / Terme MedDRA privilégié | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) | Tous grades confondus (%) | Grade 3 (%) | Grade 4 (%) |
| Troubles cardiaques | ||||||
| Insuffisance cardiaque | 9 (1,5 %) | 2 (0,3 %) | 1 (0,2 %) | 2 (0,3 %) | 0 | 0 |
| Angine de poitrine | 10 (1,7 %) | 3 (0,5 %) | 1 (0,2 %) | 5 (0,8 %) | 0 | 0 |
| Fibrillation auriculaire | 10 (1,7 %) | 2 (0,3 %) | 0 | 2 (0,3 %) | 1 (0,2 %) | 0 |
| Infections et infestations | ||||||
| Infection des voies urinaires | 44 (7,4 %) | 6 (1 %) | 0 | 23 (3,8 %) | 5 (0,8 %) | 0 |
| Infection des voies respiratoires supérieures | 42 (7,0 %) | 1 (0,2 %) | 0 | 29 (4,8 %) | 1 (0,2 %) | 0 |
| Influenza | 42 (7,0 %) | 0 | 0 | 20 (3,3 %) | 0 | 0 |
| Bronchite | 24 (4,0 %) | 2 (0,3 %) | 0 | 8 (1,3 %) | 0 | 0 |
| Blessures, empoisonnement et complications interventionnelles | ||||||
| Fracture costale | 15 (2,5 %) | 0 | 0 | 2 (0,3 %) | 0 | 0 |
| Troubles métaboliques et nutritionnels | ||||||
| Hypokaliémie† | 143 (24,0 %) | 65 (10,9 %) | 5 (0,8 %) | 23 (3,8 %) | 9 (1,5 %) | 1 (0,2 %) |
| Troubles du système nerveux | ||||||
| Céphalées | 46 (7,7 %) | 2 (0,3 %) | 0 | 31 (5,1 %) | 1 (0,2 %) | 0 |
| Troubles psychiatriques | ||||||
| Dépression | 17 (2,8 %) | 0 | 0 | 5 (0,8 %) | 0 | 0 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Toux | 41 (6,9 %) | 0 | 0 | 18 (3,0 %) | 0 | 0 |
| Troubles vasculaire | ||||||
| Hypertension | 229 (38,4 %) | 125 (20,9 %) | 0 | 133 (22,1 %) | 59 (9,8 %) | 1(0,2 %) |
| Bouffées vasomotrices | 92 (15,4 %) | 0 | 0 | 76 (12,6 %) | 1 (0,2 %) | 0 |
a Tous les patients recevaient un agoniste de la gonadolibérine ou avaient subi une orchidectomie. b n = patients chez qui l’innocuité a été évaluée.
† EI évalué par le chercheur d’après les symptômes signalés.
Effets cardiovasculaires : Les patients présentant une hypertension non maîtrisée, une cardiopathie cliniquement significative attestée par un infarctus du myocarde, des antécédents d’événements thrombotiques artériels au cours des six derniers mois, une angine de poitrine grave ou instable, une FEVG < 50 % ou une cardiopathie de classe III ou IV selon l’échelle NYHA (New York Heart Association) (Étude 301) ou une cardiopathie de classe II, III ou IV selon l’échelle NYHA (Études 302 et 3011) ont été exclus des études de phase III. Tous les patients de ces études (sous traitement actif ou sous placebo) recevaient en concomitance un traitement anti-androgénique — des agonistes de la gonadolibérine principalement — qui a été associé au diabète, à l’infarctus du myocarde, à l’accident vasculaire cérébral et à la mort subite d’origine cardiaque.
Les données groupées des études de phase III montrent que les effets indésirables cardiovasculaires sont survenus aux fréquences suivantes chez les patients sous l’acétate d’abiratérone comparativement aux patients sous placebo : fibrillation auriculaire, 2,6 % p/r à 2,0 %; tachycardie, 1,9 % p/r à 1,0 %; angine de poitrine, 1,7 % p/r à 0,8 %; insuffisance cardiaque, 0,7 % p/r à 0,2 %; et arythmie, 0,7 % p/r à 0,5 %.
Hépatotoxicité :
L’hépatotoxicité médicamenteuse avec concentrations sériques élevées de transaminases (ALAT et ASAT) et de bilirubine totale a été signalée chez des patients traités par l’acétate d’abiratérone. Dans toutes les études cliniques de phase III, une hépatotoxicité de grade 3 ou 4 (à savoir : une augmentation du taux d’ALAT ou d’ASAT > 5 fois la limite supérieure de la normale [LSN] ou une augmentation du taux de bilirubine > 1,5 fois la LSN) a été signalée chez environ 6 % des patients traités par l’acétate d’abiratérone, généralement au cours des trois premiers mois suivant le début du traitement.
Dans l’étude clinique de phase III menée chez des patients atteints d’un CPRCm qui avaient reçu un traitement antérieur par le docétaxel (Étude 301), ceux dont les taux d’ALAT ou d’ASAT étaient initialement élevés étaient plus susceptibles de connaître une augmentation des paramètres de la fonction hépatique que ceux dont les valeurs étaient normales au départ. L’administration d’acétate d’abiratérone a été suspendue ou interrompue dès que l’ALAT ou l’ASAT a atteint plus de 5 fois la LSN ou que la bilirubine l’a dépassée de 3 fois. Une augmentation marquée des paramètres de la fonction hépatique a été observée à deux occasions (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Les deux patients en question, chez qui les paramètres de la fonction hépatique étaient normaux au départ, ont présenté une augmentation de l’ALAT ou de l’ASAT atteignant 15 à 40 fois la LSN et une hausse de la bilirubine de 2 à 6 fois la LSN. Cependant, une fois l’administration de l’acétate d’abiratérone interrompue, les résultats des tests de la fonction hépatique se sont normalisés chez l’un comme chez l’autre. L’un des deux a repris le traitement sans que les précédentes élévations ne soient observées de nouveau.
Lors de l’étude clinique de phase III menée chez des patients asymptomatiques ou légèrement symptomatiques atteints d’un CPRCm (Étude 302), une augmentation de l’ALAT ou de l’ASAT de grade 3 ou 4 a été observée chez 35 (6,5 %) patients traités par l’acétate d’abiratérone. La hausse des transaminases s’est résolue chez tous les patients, sauf chez trois (deux présentaient de nouvelles métastases hépatiques multiples et un, une augmentation du taux d’ASAT environ trois semaines après avoir reçu la dernière dose d’acétate d’abiratérone.
Lors de l’étude de phase III menée chez des patients atteints d’un cancer de la prostate métastatique à haut risque nouvellement diagnostiqué (Étude 3011), des effets hépatotoxiques de grades 3 et 4 ont été observés chez respectivement 8,2 % et 0,7 % des patients traités par l’acétate d’abiratérone. L’hépatotoxicité a imposé une interruption du traitement chez dix (1,7 %) des patients qui recevaient l’acétate d’abiratérone; deux d’entre eux présentaient une hépatotoxicité de grade 2, six une hépatotoxicité de grade 3 et deux une hépatotoxicité de grade 4. Aucun patient n’est décédé d’hépatotoxicité dans l’étude 3011.
Dans les études cliniques de phase III, des abandons de traitement en raison d’augmentations du taux d’ASAT et d’ALAT ou de résultats anormaux aux tests de la fonction hépatique ont été rapportés respectivement chez 1,1 % des patients traités par l’acétate d’abiratérone et 0,6 % des patients traités avec le placebo; aucun décès n’a été signalé suite à un épisode d’hépatotoxicité.
Dans les essais cliniques, le risque d’hépatotoxicité a été atténué par l’exclusion des patients atteints d’hépatite active ou présentant des anomalies importantes de la fonction hépatique au départ. Dans l’essai mené chez les patients atteints d’un CPRCm et ayant antérieurement reçu un traitement par le docétaxel (Étude 301), on a exclu les patients dont les taux initiaux d’ALAT ou d’ASAT dépassaient la LSN d’au moins 2,5 fois en l’absence de métastases hépatiques ou de plus de 5 fois en présence de métastases hépatiques. Dans l’essai mené chez les patients asymptomatiques ou légèrement symptomatiques atteints d’un CPRCm (Étude 302), ce sont les patients ayant des métastases hépatiques ou un taux initial d’ALAT ou d’ASAT ≥ 2,5 x LSN qui ont été exclus. De même, n’ont pu prendre par à l’essai sur le cancer de la prostate métastatique hormonosensible à haut risque nouvellement diagnostiqué (Étude 3011) les patients qui présentaient un taux d’ALAT et d’ASAT initial > 2,5 x LSN, un taux de bilirubine initial > 1,5 x LSN, ou encore les patients atteints d’hépatite virale active ou symptomatique ou d’hépatopathie chronique, d’ascite ou de troubles hémorragiques secondaires à un dysfonctionnement hépatique. Les anomalies de la fonction hépatique apparues chez les patients participant aux essais cliniques ont été traitées par l’interruption du traitement, lequel n’a pu être repris qu’après le retour des résultats de l’exploration fonctionnelle hépatique à leur valeur initiale (voir 4 POSOLOGIE ET ADMINISTRATION). Les patients dont l’ALAT ou l’ASAT a accusé une augmentation de > 20 × LSN n’ont pas été traités de nouveau. On ignore s’il est possible de reprendre le traitement en toute sécurité chez de tels patients.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Examens : Hausse de la créatinine sanguine, gain pondéral
Infections et infestations : Infection des voies respiratoires inférieures
Troubles endocriniens : Insuffisance surrénalienne
Troubles généraux et problèmes au point d’administration : Affection pseudogrippale Troubles métaboliques et nutritionnels : Hypertriglycéridémie
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Les tableaux 4, 5 et 6 présentent les valeurs de laboratoire d’intérêt provenant des essais de phase III contrôlés par placebo.
Tableau 4 — Sélection d’anomalies de laboratoire observées chez les patients asymptomatiques ou légèrement symptomatiques atteints d’un CPRCm et ayant reçu de l’acétate d’abiratérone (étude 302)
Acétate d’abiratérone à 1 g avec 10 mg de prednisone par jour N = 542 | Placebo avec 10 mg de prednisone par jour N = 540 | |||
Tous grades confondus % | Grade 3/4 % | Tous grades confondus % | Grade 3/4 % | |
| Hausse de l’ALAT | 41 | 6 | 28 | 1 |
| Hausse de l’ASAT | 36 | 3 | 27 | 1 |
| Hausse de la bilirubine | 11 | < 1 | 4 | < 1 |
| Hypokaliémie | 14 | 2 | 8 | 1 |
| Hypophosphatémie | 26 | 5 | 14 | 2 |
| Hypertriglycéridémie | 22 | 0 | 17 | 0 |
| Hypernatrémie | 30 | < 1 | 24 | < 1 |
| Hypercalcémie | 10 | 0 | 4 | 0 |
| Lymphopénie | 36 | 7 | 30 | 0 |
Tableau 5 — Sélection d’anomalies de laboratoire observées chez les patients atteints d’un CPRCm et ayant reçu un traitement antérieur comprenant du docétaxel et recevant de l’acétate d’abiratérone (étude 301)
Acétate d’abiratérone 1 g avec 10 mg de prednisone par jour N = 791 | Placebo avec 10 mg de prednisone par jour N = 394 | |||
Tous grades confondus % | Grade 3/4 % | Tous grades confondus % | Grade 3/4 % | |
| Hausse de l’ALAT | 11 | 1 | 10 | < 1 |
| Hausse de l’ASAT | 30 | 2 | 34 | 1 |
| Hausse de la bilirubine | 6 | < 1 | 3 | 0 |
| Hypokaliémie | 19 | 3 | 10 | < 1 |
| Hypercholestérolémie | 55 | <1 | 48 | < 1 |
| Taux de phosphore bas | 23 | 7 | 15 | 5 |
| Hypertriglycéridémie | 62 | < 1 | 53 | 0 |
Tableau 6 — Sélection d’anomalies de laboratoire observées chez les patients atteints d’un cancer de la prostate métastatique hormonosensible à haut risque nouvellement diagnostiqué et recevant de l’acétate d’abiratérone (étude 3011)
Acétate d’abiratérone 1 g avec 5 mg de prednisone par jour N = 597 | Placebo N = 602 | |||
Tous grades confondus % | Grade 3/4 % | Tous grades confondus | Grade 3/4 % | |
| Hausse de l’ALAT | 45 | 6 | 45 | 1 |
| Hausse de l’ASAT | 46 | 5 | 46 | 2 |
| Hausse de la bilirubine | 16 | <1 | 6 | <1 |
| Hypokaliémie | 30 | 10 | 7 | 1 |
| Lymphopénie | 20 | 5 | 13 | 2 |
8.5 Effets indésirables signalés après la commercialisation du produit
Les effets indésirables ci-après ont été identifiés durant l’utilisation de l’acétate d’abiratérone à la suite de l’approbation du produit. Comme il s’agit de réactions signalées volontairement par une population de taille inconnue, il n’est pas toujours possible d’en estimer la fréquence avec fiabilité ni d’établir s’il existe un lien de cause à effet avec l’exposition au médicament.
Troubles respiratoires, thoraciques et médiastinaux : Alvéolite allergique Troubles de l’appareil locomoteur et des tissus conjonctifs : Rhabdomyolyse, myopathie Troubles hépatobiliaires : Hépatite fulminante, insuffisance hépatique aiguë, comprenant des cas mortels (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 7 MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique/biliaire/pancréatique). Troubles cardiaques : Prolongation de l’intervalle QT et torsades de pointes (observées chez des patients qui présentaient une affection cardiovasculaire sous-jacente ou chez qui une hypokaliémie est survenue pendant le traitement, voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction cardiovasculaire).
Système endocrinien et métabolisme : Cas isolés d’hypoglycémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme, Hypoglycémie).
Système immunitaire – Hypersensibilité : Réaction anaphylactique (réactions allergiques graves qui comprennent sans s’y limiter, de la difficulté à avaler, une enflure du visage, des lèvres, de la langue ou de la gorge, ou des démangeaisons (urticaire).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les études in vitro indiquent que les principales isoenzymes qui concourent au métabolisme de l’abiratérone sont le CYP3A4 et la SULT2A1 (voir 10.3 Pharmacocinétique, Pharmacocinétique non clinique). L’abiratérone est un inhibiteur des enzymes hépatiques CYP2C8 et CYP2D6 intervenant dans le métabolisme des médicaments (voir 9.4 Interactions médicament-médicament).
9.3 Interactions médicament-comportement
Les effets de l’acétate d’abiratérone sur la capacité à conduire un véhicule ou à utiliser des machines n’ont pas été étudiés, mais on ne s’attend pas à ce que TEVA-ABIRATERONE nuise à la capacité d’exécuter ces activités.
9.4 Interactions médicament-médicament
Effets potentiels d’autres produits médicinaux sur TEVA-ABIRATERONE
Inducteurs du CYP3A4 : D’après les données in vitro, l’abiratérone, métabolite actif, est un substrat du CYP3A4. Au cours d’une étude clinique sur les interactions pharmacocinétiques menée chez des sujets en bonne santé, l’administration d’un prétraitement par un inducteur puissant du CYP3A4 (rifampicine, à raison de 600 mg par jour pendant 6 jours), suivie d’une dose unique de 1000 mg d’acétate d’abiratérone, a entraîné une diminution de 55 % de l’ASC∞ plasmatique moyenne de l’abiratérone. L’utilisation d’inducteurs puissants du CYP3A4 (p. ex. phénytoïne, carbamazépine, rifampicine, rifabutine ou phénobarbital) pendant le traitement par l’acétate d’abiratérone est contre-indiquée. Si l’administration concomitante d’un inducteur puissant du CYP3A4 s’avère nécessaire, l’efficacité clinique devra être évaluée minutieusement, car il n’existe pas de données cliniques qui permettent de recommander un ajustement posologique approprié.
Inhibiteurs du CYP3A4 : Au cours d’une étude clinique sur les interactions pharmacocinétiques, des sujets en bonne santé ont reçu une dose de kétoconazole — un inhibiteur puissant du CYP3A4 — de 400 mg par jour pendant 6 jours. Le 4e jour, l’administration concomitante d’une dose unique d’acétate d’abiratérone de 1000 mg n’a eu aucun effet cliniquement significatif sur la pharmacocinétique de l’abiratérone.
Effets potentiels de l’acétate d’abiratérone sur les autres médicaments
CYP1A2 : Dans une étude clinique visant à déterminer les effets de l’acétate d’abiratérone (avec de la prednisone) sur la théophylline (substrat du CYP1A2), aucune augmentation de l’exposition systémique à une dose unique de théophylline n’a été observée.
CYP2D6 : Dans la même étude, qui avait également pour objectif de déterminer les effets de l’acétate d’abiratérone (avec de la prednisone) sur le dextrométhorphane (substrat du CYP2D6), l’exposition systémique (ASC) à une dose unique de dextrométhorphane a augmenté d’environ 200 %. L’ASC24 du dextrorphane, métabolite actif du dextrométhorphane, a augmenté d’environ 33 %.
L’acétate d’abiratérone est un inhibiteur du CYP2D6, enzyme hépatique intervenant dans le métabolisme des médicaments. Il faut donc faire preuve de prudence lorsqu’on l’administre avec des médicaments activés ou métabolisés par le CYP2D6, en particulier avec ceux dont l’indice thérapeutique est étroit. Il faut en outre penser à réduire la dose des médicaments à indice thérapeutique étroit dont le métabolisme dépend du CYP2D6.
CYP2C8 : Au cours d’un essai sur les interactions médicament-médicament intéressant le CYP2C8, l’administration conjointe d’une dose unique de 1000 mg d’acétate d’abiratérone et d’une dose unique de pioglitazone à des sujets en bonne santé a entraîné une augmentation de 46 % de l’ASC de la pioglitazone — qui est un substrat du CYP2C8 — et une diminution de 10 % de l’ASC de chacun de ses deux métabolites actifs, M-III et M-IV. Il convient donc de surveiller les signes d’intoxication liée à un substrat du CYP2C8 si ce dernier a un indice thérapeutique étroit et qu’il est administré en concomitance avec TEVA-ABIRATERONE. La pioglitazone et le répaglinide sont deux exemples d’agents médicinaux métabolisés par le CYP2C8 (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
CYP2C9, CYP2C19 et CYP3A4/5 : L’utilisation de microsomes hépatiques humains dans des études in vitro a permis de montrer que l’abiratérone est un inhibiteur modéré du CYP2C9, du CYP2C19 et du CYP3A4/5. Aucune étude clinique sur les interactions médicament-médicament n’a cependant été menée pour confirmer ces observations in vitro (voir 10.3 Pharmacocinétique, Pharmacocinétique non clinique).
OATP1B1 : L’abiratérone et ses principaux métabolites inhibent in vitro le transporteur OATP1B1 qui assure le captage hépatique, propriété qui pourrait entraîner une augmentation de la concentration des médicaments qui sont éliminés par ce transporteur. Il n’existe toutefois aucune donnée clinique disponible pour confirmer l’interaction avec le transporteur.
9.5 Interactions médicament-aliments
L’administration d’acétate d’abiratérone avec de la nourriture augmente l’absorption de l’acétate d’abiratérone de manière importante. L’efficacité et l’innocuité de l’acétate d’abiratérone administré avec de la nourriture n’ont pas été établies. TEVA-ABIRATERONE ne doit pas être pris avec des aliments solides ou liquides (voir 4 POSOLOGIE ET ADMINISTRATION et 10.3 Pharmacocinétique).
9.6 Interactions médicament-plantes médicinales
TEVA-ABIRATERONE ne doit pas être administré en concomitance avec du millepertuis (Hypericum perforatum) ou des produits qui en contiennent, car une telle association peut entraîner une réduction des concentrations plasmatiques d’acétate d’abiratérone.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’acétate d’abiratérone est converti in vivo en un inhibiteur de la biosynthèse des androgènes, l’abiratérone. Plus spécifiquement, l’abiratérone produit une inhibition sélective de la 17α-hydroxylase/C17, 20-lyase (CYP17). Exprimée dans les testicules, les glandes surrénales et les tissus tumoraux de la prostate, cette enzyme nécessaire à la biosynthèse des androgènes catalyse la conversion de la prégnénolone et de la progestérone en deux précurseurs de la testostérone — la DHEA et l’androstènedione respectivement — par 17α-hydroxylation et clivage de la liaison C17–C20. L’inhibition du CYP17 entraîne également une augmentation de la production de minéralocorticoïdes par les glandes surrénales (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hypertension, hypokaliémie et rétention liquidienne en raison d’un excès de minéralocorticoïdes).
Le carcinome prostatique sensible aux androgènes répond aux traitements qui diminuent les concentrations d’androgènes. Les traitements anti-androgéniques, tels que les agonistes de la gonadolibérine et l’orchidectomie, diminuent la production d’androgènes dans les testicules mais n’affectent pas la production d’androgènes par les glandes surrénales ou dans la tumeur. Chez les patients, l’acétate d’abiratérone diminue les concentrations sériques de testostérone et d’autres androgènes à des niveaux inférieurs à ceux obtenus par l’administration d’agonistes de la gonadolibérine seuls ou par l’orchidectomie. Les tests commerciaux pour le dosage de la testostérone ne sont pas suffisamment sensibles pour mettre en évidence l’effet de l’acétate d’abiratérone sur les concentrations sériques de testostérone. Par conséquent, il n’est pas nécessaire de surveiller l’effet de TEVA-ABIRATERONE sur les concentrations sériques de testostérone.
Les concentrations sériques d’antigène prostatique spécifique (APS) peuvent accuser des variations, mais il n’existe pas de corrélation comme telle entre ces variations et les bienfaits cliniques chez les patients.
10.2 Pharmacodynamie
Électrophysiologie cardiaque : Une étude multicentrique ouverte non contrôlée évaluant les ÉCG d’un groupe unique a été menée chez 33 patients atteints d’un cancer métastatique de la prostate résistant à la castration ayant subi une castration médicamenteuse (N = 28) ou chirurgicale (N = 5). Une série d’ÉCG a été enregistrée au départ et au jour 1 des premier et deuxième cycles de 28 jours de traitement par l’acétate d’abiratérone à 1 mg une fois par jour plus prednisone à 5 mg, deux fois par jour. À l’état d’équilibre, le jour 1 du deuxième cycle, l’intervalle QTc accusait un raccourcissement significatif lors de la plupart des mesures, la diminution maximale moyenne par rapport à la valeur initiale atteignant -10,7 ms (IC90 % : -14,8 à -6,5) 24 heures après l’administration de la dose.
La suppression androgénique est associée à un allongement de l’intervalle QTc. Dans cette étude, l’intervalle QTc moyen était de 435 à 440 ms au départ, et chez 57,6 % des sujets, il était supérieur à 450 ms avant le début du traitement par l’acétate d’abiratérone. Comme les sujets de cet essai étaient déjà en privation androgénique, les résultats de cette étude ne peuvent être extrapolés aux populations non castrées.
Antagonistes des récepteurs des minéralocorticoïdes : En raison de la capacité de la spironolactone à se lier au récepteur des androgènes de type sauvage et de l’activer — ce qui aurait pu stimuler la progression de la maladie —, l’utilisation de cet antagoniste des récepteurs des minéralocorticoïdes avec l’acétate d’abiratérone n’était pas permise dans les essais pivots COU-AA-302 et COU-AA-301. L’utilisation de spironolactone avec TEVA-ABIRATERONE doit être évitée.
Utilisation antérieure de kétoconazole : D’après l’expérience acquise lors d’un des premiers essais sur l’acétate d’abiratérone, le taux de réponse des patients ayant déjà reçu du kétoconazole dans le traitement du cancer de la prostate pourrait être plus faible.
10.3 Pharmacocinétique
Pharmacocinétique non clinique
Plusieurs isoenzymes (CYP, UGT et SULT) sont responsables du métabolisme de l’abiratérone en 15 métabolites détectables représentant environ 92 % de la radioactivité en circulation. Le CYP3A4 et la SULT2A1 sont les principales isoenzymes participant à la formation de métabolites, l’UGT1A4, la SULT1E1 et l’UGT1A3 ayant une contribution mineure.
L’utilisation de microsomes hépatiques humains dans des études in vitro a montré que l’abiratérone n’est pas un inhibiteur du CYP2A6 ou du CYP2E1 humains. Ces mêmes études ont par contre montré que l’abiratérone produit une inhibition modérée du CYP2C9, du CYP2C19 et du CYP3A4/5. Cependant, les concentrations d’abiratérone observées chez les patients étaient plus faibles que la concentration nécessaire pour entraîner une inhibition cliniquement significative de ces enzymes. Des études in vitro ont également montré que l’abiratérone est un inhibiteur puissant du CYP1A2, du CYP2D6 et du CYP2C8 (voir 9.4 Interactions médicament-médicament).
Sauf en ce qui concerne le CYP3A4, aucune étude in vitro ou in vivo n’a évalué la pharmacocinétique de l’abiratérone en présence d’inducteurs ou d’inhibiteurs puissants des enzymes susmentionnées (voir 9.4 Interactions médicament-médicament, Inducteurs du CYP3A4 et Inhibiteurs du CYP3A4).
La pharmacocinétique de l’abiratérone a été étudiée chez des sujets en bonne santé, chez des patients atteints d’un cancer métastatique de la prostate et enfin chez des sujets atteints d’insuffisance hépatique ou rénale mais non cancéreux qui tous ont reçu le produit sous forme d’acétate d’abiratérone. In vivo, l’acétate d’abiratérone est rapidement converti en abiratérone, un inhibiteur de la biosynthèse des androgènes. Dans les études cliniques, la concentration plasmatique d’acétate d’abiratérone de plus de 99 % des échantillons analysés était inférieure au seuil de détection (< 0,2 ng/mL).
Absorption
Chez les patients atteints d’un cancer de la prostate résistant à la castration, l’ASC et la Cmax de l’abiratérone atteignaient respectivement 979 ng•h/mL et 216,5 ng/mL. De plus, une grande variabilité interindividuelle a été observée entre les sujets en bonne santé et les patients atteints d’un cancer de la prostate résistant à la castration.
Par comparaison avec les sujets en bonne santé, une réduction de 33 % de la clairance a été observée chez les patients atteints d’un cancer de la prostate résistant à la castration. Cette réduction pourrait avoir pour conséquence que, par rapport à celle observée chez les sujets en bonne santé, l’exposition moyenne prévue de la population accuse une augmentation moyenne de 40 % chez les patients. Toutefois, comme cette augmentation pourrait être confondue avec les effets des médicaments administrés en concomitance et la consommation de nourriture, cette différence n’est pas considérée comme cliniquement pertinente.
Chez les patients atteints d’un cancer de la prostate résistant à la castration, la concentration plasmatique maximale d’abiratérone s’observe environ deux heures après l’administration orale de l’acétate d’abiratérone à jeun.
L’administration de l’acétate d’abiratérone avec de la nourriture se solde par une augmentation de l’exposition générale. Ainsi, lorsque l’acétate d’abiratérone est administré avec un repas faible en gras (7 % de lipides, 300 calories), la Cmax et l’ASC sont environ 7 et 5 fois plus élevées, respectivement, que lorsque le sujet est à jeun, et lorsque le repas possède une forte teneur en lipides (57 % de matières grasses, 825 calories), ces mêmes paramètres sont environ 17 et 10 fois plus élevés.
Compte tenu des variations normales quant à la teneur et à la composition des repas, la prise d’acétate d’abiratérone avec les repas pourrait entraîner une exposition hautement variable au médicament. Par conséquent, TEVA-ABIRATERONE doit absolument être pris à jeun, sous forme de dose quotidienne unique. Aucun aliment solide ou liquide ne doit être consommé pendant les deux heures ou plus qui précèdent la prise d’acétate d’abiratérone et pendant au moins une heure après. Les comprimés doivent être avalés entiers avec de l’eau (voir 4 POSOLOGIE ET ADMINISTRATION).
Distribution
Chez l’être humain, l’abiratérone marquée au carbone 14 se lie aux protéines plasmatiques dans une proportion de 99,8 %. Le volume de distribution apparent du composé est d’environ 5630 litres, ce qui donne à penser que l’abiratérone se distribue abondamment dans les tissus périphériques. Des études in vitro montrent que l’acétate d’abiratérone et l’abiratérone, à des concentrations cliniquement pertinentes, ne sont pas des substrats de la glycoprotéine P (P-gp). Les études in vitro montrent également que l’acétate d’abiratérone est un inhibiteur de la P-gp. Aucune étude n’a été menée avec d’autres protéines de transport.
Métabolisme
Après l’administration orale de capsules d’acétate d’abiratérone marqué au carbone 14, l’acétate d’abiratérone est rapidement hydrolysé en abiratérone, son métabolite actif, non pas par le CYP, mais probablement, croit-on, par l’action d’une ou de plusieurs estérases non identifiées. L’abiratérone subit ensuite un métabolisme principalement hépatique comprenant la sulfatation, l’hydroxylation et l’oxydation. Il en résulte deux principaux métabolites plasmatiques circulants inactifs, soit le sulfate d’abiratérone et le sulfate d’abiratérone N-oxyde, chacun à l’origine d’environ 43 % de la radioactivité totale. La formation du sulfate d’abiratérone N-oxyde est surtout catalysée par le CYP3A4 et la SULT2A1, tandis que la formation du sulfate d’abiratérone est catalysée par la SULT2A1.
Excrétion
La demi-vie plasmatique moyenne de l’abiratérone est d’environ 15 heures selon les données provenant de sujets en bonne santé et d’environ 12 heures selon les données issues de patients atteints d’un cancer métastatique de la prostate résistant à la castration. Après l’administration orale d’acétate d’abiratérone marqué au carbone 14, environ 88 % de la dose radioactive se retrouve dans les selles et environ 5 % dans l’urine. Les principaux composés se retrouvant dans les selles sont l’acétate d’abiratérone et l’abiratérone inchangés (environ 55 % et 22 % de la dose administrée, respectivement).
Populations et cas particuliers
L’effet de facteurs intrinsèques tels que l’âge et le poids corporel a été évalué par analyses pharmacocinétiques de population. Aucune de ces covariables n’a eu d’effet statistiquement significatif.
- Enfants : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication pour l’emploi de ce produit chez les enfants.
- Sexe : À ce jour, toutes les informations recueillies dans les études cliniques proviennent de sujets de sexe masculin.
- Polymorphisme génétique : L’effet des différences génétiques sur la pharmacocinétique de l’abiratérone n’a pas été étudié.
Insuffisance hépatique : La pharmacocinétique de l’abiratérone a été évaluée chez des sujets qui n’étaient pas atteints de CPRCm mais qui souffraient d’insuffisance hépatique légère (N = 8) ou modérée (N = 8) préexistante (classes A et B de Child-Pugh, respectivement) ainsi que chez des sujets témoins en bonne santé (N = 8). L’exposition générale (ASC) à l’abiratérone observée après l’administration d’une dose orale unique de 1 g chez les sujets atteints d’insuffisance hépatique préexistante a augmenté par un facteur d’environ 1,1 dans les cas légers et 3,6 dans les cas modérés. D’environ 13 heures chez les sujets en bonne santé, la demi-vie moyenne de l’abiratérone s’est allongée à environ 18 heures chez les sujets atteints d’insuffisance hépatique légère et à environ 19 heures chez les sujets dont l’atteinte était modérée. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’un CPRCm et présentant une insuffisance hépatique préexistante légère. L’acétate d’abiratérone ne doit pas être utilisé en cas d’insuffisance hépatique préexistante modérée ou grave. L’innocuité de TEVA-ABIRATERONE n’a pas été étudiée chez les patients atteints d’un CPRCm et présentant initialement une insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh).
Dans le cas des patients chez lesquels l’hépatotoxicité apparaît durant le traitement par les comprimés, il peut s’avérer nécessaire de suspendre le traitement ou d’ajuster la posologie (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
- Insuffisance rénale : La pharmacocinétique de l’abiratérone faisant suite à l’administration orale d’une dose unique de 1 g d’acétate d’abiratérone chez des patients atteints d’insuffisance rénale terminale sous hémodialyse stable (N = 8) a été comparée avec celle observée chez des témoins appariés jouissant d’une fonction rénale normale (N = 8). L’exposition générale à l’abiratérone consécutive à l’administration orale d’une dose unique de 1 g n’a pas augmenté chez les patients atteints d’insuffisance rénale terminale sous dialyse.
Il n’est pas nécessaire d’ajuster la dose de TEVA-ABIRATERONE chez les patients atteints d’insuffisance rénale, même dans les cas graves (voir 4 POSOLOGIE ET ADMINISTRATION).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 °C et 30 °C.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
En raison de son mode d’action, TEVA-ABIRATERONE pourrait nuire à un fœtus en développement; par conséquent, les femmes enceintes ou qui pourraient l’être ne doivent pas manipuler les comprimés pelliculés TEVA-ABIRATERONE sans une protection telle que des gants (voir 7.1 Cas particuliers).
Tout produit inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Acétate d’abiratérone
Dénomination systématique : Acétate de (3β)-17-(3-pyridinyl)androsta-5,16-dién-3-yl
Formule moléculaire : C26H33NO2
Masse moléculaire : 391,55 g/mol
Formule de structure :
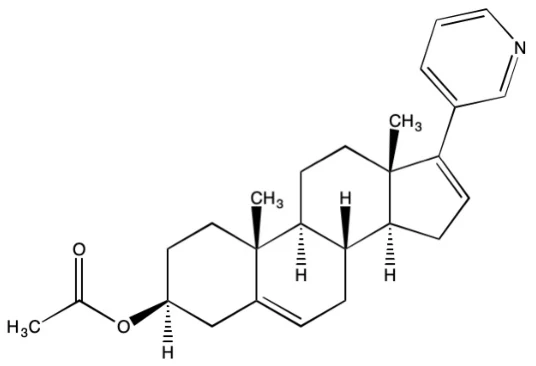
Propriétés physicochimiques : L’acétate d’abiratérone se présente sous forme de solide blanc à blanc cassé pratiquement insoluble en milieu aqueux sur une vaste gamme de pH (1,2 à 6,8). Son point de fusion se situe entre 147 °C et 148 °C et son pKa est de 5,19.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Indication 1
Traitement du cancer métastatique de la prostate (cancer de la prostate résistant à la castration, CPRCm) chez les patients qui :
- sont asymptomatiques ou légèrement symptomatiques, après un échec du traitement anti-androgénique;
- ont reçu une chimiothérapie antérieure comprenant du docétaxel, après un échec du traitement anti-androgénique.
Étude de phase III contrôlée par placebo menée chez des patients asymptomatiques ou légèrement symptomatiques atteints d’un CPRCm (Étude 302)
Dans cette étude, l’efficacité de l’acétate d’abiratérone a été établie chez des patients atteints d’un CPRCm (documenté par des scintigraphies osseuses positives ou par des lésions métastatiques visibles à la TDM ou à l’IRM autres que des métastases viscérales) qui étaient asymptomatiques (score de 0 ou 1 au Questionnaire concis sur les douleurs – version abrégée (QCD), pire douleur ressentie au cours des 24 dernières heures) ou légèrement symptomatiques (score de 2 ou 3 au QCD, pire douleur ressentie au cours des 24 dernières heures) après l’échec d’un traitement anti-androgénique, qui utilisaient un agoniste de gonadolibérine pendant le traitement à l’étude ou qui avaient subi une orchidectomie antérieurement (N = 1088). Les patients ont été répartis aléatoirement dans deux groupes selon un rapport de 1:1, l’un devant recevoir l’acétate d’abiratérone, l’autre, le placebo. Dans le groupe de traitement actif (N = 546), l’acétate d’abiratérone a été administré par voie orale à raison d’une dose de 1 g par jour en association avec une faible dose de prednisone (5 mg deux fois par jour). Les patients du groupe témoin (N = 542) ont reçu un placebo et une faible dose de prednisone (5 mg deux fois par jour).
Les patients présentant les caractéristiques suivantes n’ont pas été inclus dans l’étude : douleur modérée ou intense, prise d’opiacés pour le soulagement d’une douleur intense, présence de métastases hépatiques ou viscérales, présence de métastases cérébrales confirmées, cardiopathie cliniquement significative (attestée par un infarctus du myocarde ou des événements thrombotiques artériels au cours des six derniers mois, une angine grave ou instable, une FEVG < 50 % ou une insuffisance cardiaque de classe II, III ou IV selon la New York Heart Association), prise antérieure de kétoconazole pour le traitement du cancer de la prostate, antécédents de troubles surrénaux ou hypophysaires ou tumeur prostatique à petites cellules nombreuses (tumeur neuroendocrine) à l’examen histologique. L’administration concomitante de spironolactone était restreinte en raison du risque de stimulation de la progression de la maladie. Les patients qui avaient déjà subi une chimiothérapie ou un traitement biologique ont été exclus de l’étude.
Les critères de jugement coprimaires de l’efficacité étaient la survie globale (SG) et la survie sans progression radiographique (SSPr). Outre les critères de jugement coprimaires, le temps écoulé avant : l’utilisation d’opiacés pour le soulagement de la douleur cancéreuse, la mise en route d’une chimiothérapie cytotoxique, la détérioration de l’indice fonctionnel ECOG par ≥ 1 point et la progression confirmée par l’APS selon les critères du PCWG2 (Prostate Cancer Working Group 2) a également servi à évaluer les bienfaits du traitement. Les traitements à l’étude ont été interrompus au moment où une progression clinique non équivoque a été observée. Les caractéristiques d’une progression clinique non équivoque étaient les suivantes : douleur cancéreuse nécessitant l’administration prolongée d’analgésiques opiacés (administration d’opiacés par voie orale pendant ≥ 3 semaines ou par voie parentérale pendant ≥ 7 jours), besoin immédiat d’amorcer une chimiothérapie cytotoxique ou d’administrer une radiothérapie ou de pratiquer une intervention chirurgicale en raison de complications causées par la progression de la tumeur, détérioration de l’indice fonctionnel ECOG à un grade ≥ 3. L’interruption des traitements pouvait aussi, à la discrétion du chercheur, avoir lieu au moment de la confirmation d’une progression radiographique.
La survie sans progression radiographique a été évaluée par imageries séquentielles — avec scintigraphies osseuses de confirmation —, selon les critères de scintigraphie osseuse du PCWG2 (Prostate Cancer Working Group-2) dans le cas des lésions osseuses, et dans le cas des lésions touchant les tissus mous, selon les critères RECIST (Response Evaluation Criteria In Solid Tumors) modifiés. La SSPr a été analysée au moyen d’une évaluation radiographique revue par un laboratoire central.
Étant donné que les variations de la concentration sérique d’APS ne permettent pas toujours de prédire les bienfaits cliniques, les patients ont continué à recevoir l’acétate d’abiratérone jusqu’à ce que les critères d’abandon précisés pour l’étude fussent satisfaits.
Le tableau 7 résume les principaux aspects démographiques et caractéristiques pathologiques initiales, lesquels étaient équilibrés entre les deux groupes.
Tableau 7 — Principaux aspects démographiques et caractéristiques pathologiques initiales de l’étude de phase III chez des patients asymptomatiques ou légèrement symptomatiques atteints d’un CPRCm (population en intention de traitement)
Acétate d’abiratérone + Prednisone (N = 546) | Placebo + Prednisone (N = 542) | Total (N = 1088) | |
| Âge (années) | |||
| N | 546 | 542 | 1088 |
| Moyenne (ÉT) | 70,5 (8,80) | 70,1 (8,72) | 70,3 (8,76) |
| Médiane | 71,0 | 70,0 | 70,0 |
| Intervalle | (44 – 95) | (44 – 90) | (44 – 95) |
| Sexe | |||
| n | 546 | 542 | 1088 |
| Masculin | 546 (100,0 %) | 542 (100,0 %) | 1088 (100,0 %) |
| Race | |||
| n | 545 | 540 | 1085 |
| Blancs | 520 (95,4 %) | 510 (94,4 %) | 1030 (94,9 %) |
| Noirs | 15 (2,8 %) | 13 (2,4 %) | 28 (2,6 %) |
| Asiatiques | 4 (0,7 %) | 9 (1,7 %) | 13 (1,2 %) |
| Autres races | 6 (1,1 %) | 6 (1,1 %) | 12 (1,1 %) |
| Temps écoulé entre le diagnostic initial et la prise de la première dose (années) | |||
| n | 542 | 540 | 1082 |
| Moyenne (ÉT) | 6,7 (4,85) | 6,5 (4,77) | 6,6 (4,81) |
| Médiane | 5,5 | 5,1 | 5,3 |
| Intervalle | (0 – 28) | (0 – 28) | (0 – 28) |
| Envahissement | |||
| n | 544 | 542 | 1086 |
| Os | 452 (83,1 %) | 432 (79,7 %) | 884 (81,4 %) |
| Os seulement | 274 (50,4 %) | 267 (49,3 %) | 541 (49,8 %) |
| Tissus mous ou ganglions | 267 (49,1 %) | 271 (50,0 %) | 538 (49,5 %) |
| Indice fonctionnel ECOG | |||
| n | 546 | 542 | 1088 |
| 0 | 416 (76,2 %) | 414 (76,4 %) | 830 (76,3 %) |
| 1 | 130 (23,8 %) | 128 (23,6 %) | 258 (23,7 %) |
| APS initial (ng/mL) | |||
| n | 546 | 539 | 1085 |
| Moyenne (ÉT) | 133,38 (323,639) | 127,63 (387,878) | 130,52 (356,846) |
| Médiane | 42,01 | 37,74 | 39,51 |
| Intervalle | (0,0 – 3927,4) | (0,7 – 6606,4) | (0,0 – 6606,4) |
| Hémoglobinémie initiale (g/dL) | |||
| n | 545 | 538 | 1083 |
| Moyenne (ÉT) | 12,97 (1,22) | 12,99 (1,22) | 12,98 (1,22) |
| Médiane | 13,0 | 13,1 | 13,1 |
| Intervalle | (7,2 – 16,6) | (7,0 – 15,7) | (7,0 – 16,6) |
| Phosphatase alcaline initiale (UI/L) | |||
| n | 546 | 539 | 1085 |
| Moyenne (ÉT) | 137,4 (166,88) | 148,1 (248,11) | 142,8 (211,15) |
| Médiane | 93,0 | 90,0 | 91,0 |
Tableau 7 — Principaux aspects démographiques et caractéristiques pathologiques initiales de l’étude de phase III chez des patients asymptomatiques ou légèrement symptomatiques atteints d’un CPRCm (population en intention de traitement)
Acétate d’abiratérone + Prednisone (N = 546) | Placebo + Prednisone (N = 542) | Total (N = 1088) | |
| Intervalle | (32 – 1927) | (21 – 3056) | (21 – 3056) |
| Lacticodéshydrogénase initiale (UI/L) | |||
| n | 543 | 536 | 1079 |
| Moyenne (ÉT) | 199,9 (78,57) | 196,8 (59,20) | 198,3 (69,61) |
| Médiane | 187,0 | 184,0 | 185,0 |
| Intervalle | (60 – 871) | (87 – 781) | (60 – 871) |
Résultats d’étude
Le nombre médian de cycles administrés dans les groupes sous acétate d’abiratérone et sous placebo a été de respectivement 15 (60 semaines) et 9 (36 semaines). La durée moyenne du traitement par l’acétate d’abiratérone a été de 18,8 mois, tandis que le placebo a été administré pendant 11,3 mois en moyenne.
Au moment de l’analyse prévue de la SSPr, on comptait 401 événements de progression radiographique : 150 (28 %) des patients traités par l’acétate d’abiratérone et 251 (46 %) des patients sous placebo avaient présenté des signes radiographiques de progression ou étaient décédés. Comme le montrent le tableau 8 et la figure 1, la SSPr présentait une différence significative entre les groupes de traitement. L’analyse de la SSPr par sous-groupes est présentée à la Figure 2.
Tableau 8 — SSPr des patients traités soit par l’acétate d’abiratérone, soit par un placebo, chacun en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant antérieurement subi une orchidectomie (population en intention de traitement)
Acétate d’abiratérone (N = 546) | Placebo (N = 542) | |
| Progression ou décès | 150 (28 %) | 251 (46 %) |
| SSPr médiane en 3 mois (IC95 %) | Non atteinte (11,66 – NE) | 8,3 (8,12 – 8,54) |
RRIa (IC95 %) | 0,425 (0,347 – 0,522) | |
| Valeur de pb | < 0,0001 | |
NE = Non estimé
a Le rapport des risques instantanés est dérivé d’un modèle à risques proportionnels stratifié. Un
RRI < 1 favorise l’acétate d’abiratérone.
b Selon un test de Mantel-Haenszel pour vérifier l’égalité des deux courbes de survie durant l’intervalle, et stratifié en fonction du score initial de l’indice fonctionnel ECOG (0 ou 1).
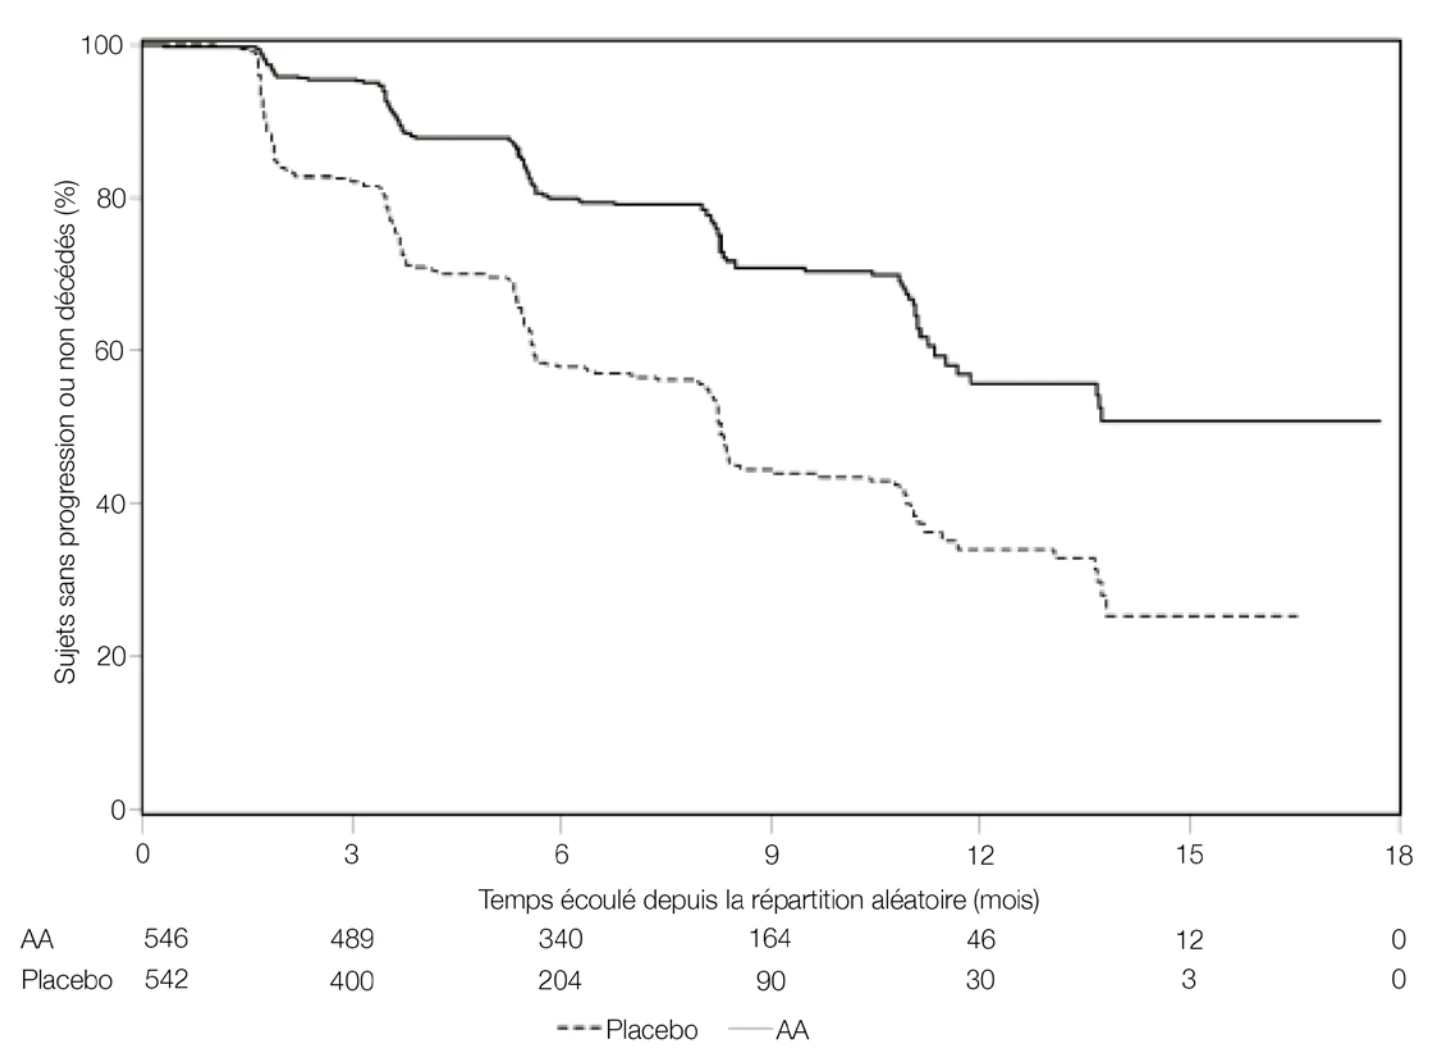
Figure 1. Courbes de Kaplan-Meier pour la SSPr des patients traités soit par l’acétate d’abiratérone, soit par un placebo, chacun en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieurement.
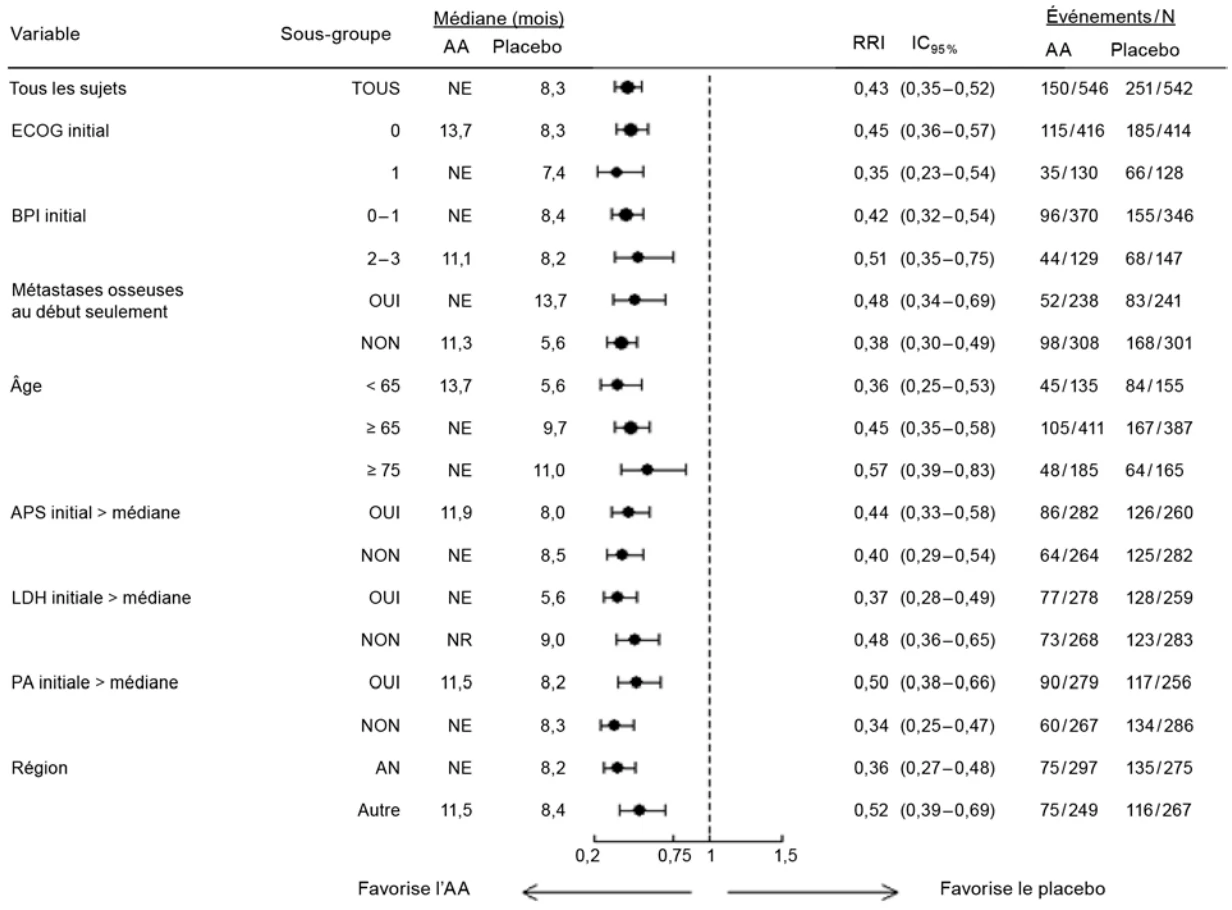
Dans chaque sous-groupe, le rapport des risques instantanés a été estimé au moyen d’un modèle non stratifié de risques proportionnels de Cox. AA = Acétate d’abiratérone; PA = Phosphatase alcaline; BPI = Brief Pain Inventory (Questionnaire concis sur les douleurs); IC95 % = Intervalle de confiance à 95 %; ECOG = Score fonctionnel de l’Eastern Cooperative Oncology Group; RRI = Rapport des risques instantanés; LDH = Lacticodéshydrogénase; AN = Amérique du Nord; NE = Non estimable; N = Nombre; APS = Antigène prostatique spécifique
Figure 2. SSPr par sous-groupes (population en intention de traitement).
Une analyse intermédiaire planifiée pour la SG a été effectuée après la survenue de 333 décès. À ce moment, le comité de surveillance indépendant (CSI) a jugé qu’il n’y avait plus d’incertitude absolue entre les groupes de l’étude et a recommandé de lever l’insu compte tenu a) des améliorations cliniquement et statistiquement significatives quant à la SSPr ainsi que de l’amélioration d’autres critères d’évaluation secondaires cliniquement importants, et b) d’une tendance positive vers l’amélioration de la survie globale. Par conséquent, les patients du groupe placebo se sont vu offrir le traitement par l’acétate d’abiratérone. Au moment de l’analyse intermédiaire, la survie globale était plus longue avec l’acétate d’abiratérone qu’avec le placebo, ce qui se traduisait par une réduction du risque de décès de 25 % (RRI = 0,752; IC95 % : 0,606 – 0,934, p = 0,0097), mais la SG n’était pas définitive et les résultats n’avaient pas atteint le seuil de signification statistique prédéfini de 0,0008 (tableau 9). Après cette analyse intermédiaire, la survie globale a continué à être suivie.
L’analyse finale planifiée pour la SG a été effectuée après la survenue de 741 décès (période médiane de suivi de 49 mois). À ce moment, 65 % (354 sur 546) des patients qui avaient été sous acétate d’abiratérone étaient décédés, la mortalité s’élevant par comparaison à 71 % chez les patients ayant reçu le placebo (387 sur 542). L’analyse a montré un bienfait sur la SG statistiquement significatif en faveur du groupe traité par l’acétate d’abiratérone, avec une réduction du risque de décès de 19,4 % (RRI = 0,806; IC95 % : 0,697 – 0,931], p = 0,0033) et une amélioration de la SG médiane de 4,4 mois (acétate d’abiratérone : 34,7 mois; placebo : 30,3 mois) (voir le tableau 9 et la figure 3). Soixante-sept pour cent des patients traités par l’acétate d’abiratérone et 80 % des patients sous placebo ont reçu des traitements subséquents susceptibles de prolonger la SG chez cette population de patients. Les traitements subséquents comprenaient, pour les patients recevant respectivement l’acétate d’abiratérone ou le placebo, les agents suivants : acétate d’abiratérone, 69 (13 %) et 238 (44 %); docétaxel, 311 (57 %) et 331 (61 %); cabazitaxel, 100 (18 %) et 105 (19 %); et enzalutamide, 87 (16 %) et 54 (10 %). L’analyse de survie par sous-groupes est présentée dans la figure 4.
Tableau 9 — Survie globale (SG) des patients asymptomatiques ou légèrement
symptomatiques atteints d’un CPRCm, traités soit par l’acétate d’abiratérone, soit par un placebo, chacun en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieurement (population en intention de traitement)
Acétate d’abiratérone (N = 546) | Placebo (N = 542) | |
| Analyse intermédiaire | ||
| Décès | 147 (27 %) | 186 (34 %) |
| SG médiane en mois (IC95 %) | Non atteinte (NE) | 27,2 (25,95 – NE) |
RRIa (IC95 %) | 0,752 (0,606 – 0,934) | |
| Valeur de pb | 0,0097 | |
| Analyse finale de la survie | ||
| Décès | 354 (65 %) | 387 (71 %) |
| SG médiane en mois (IC95 %) | 34,7 (32,7 – 36,8) | 30,3 (28,7 – 33,3) |
| RRIa (IC95 %) | 0,806 (0,697 – 0,931) | |
| Valeur de pb | 0,0033 | |
NE = Non estimé
a Le rapport des risques instantanés est dérivé d’un modèle à risques proportionnels stratifié. Un
RRI < 1 favorise l’acétate d’abiratérone
b Selon un test de Mantel-Haenszel pour vérifier l’égalité des deux courbes de survie durant l’intervalle, et stratifié en fonction du score initial de l’indice fonctionnel ECOG (0 ou 1).
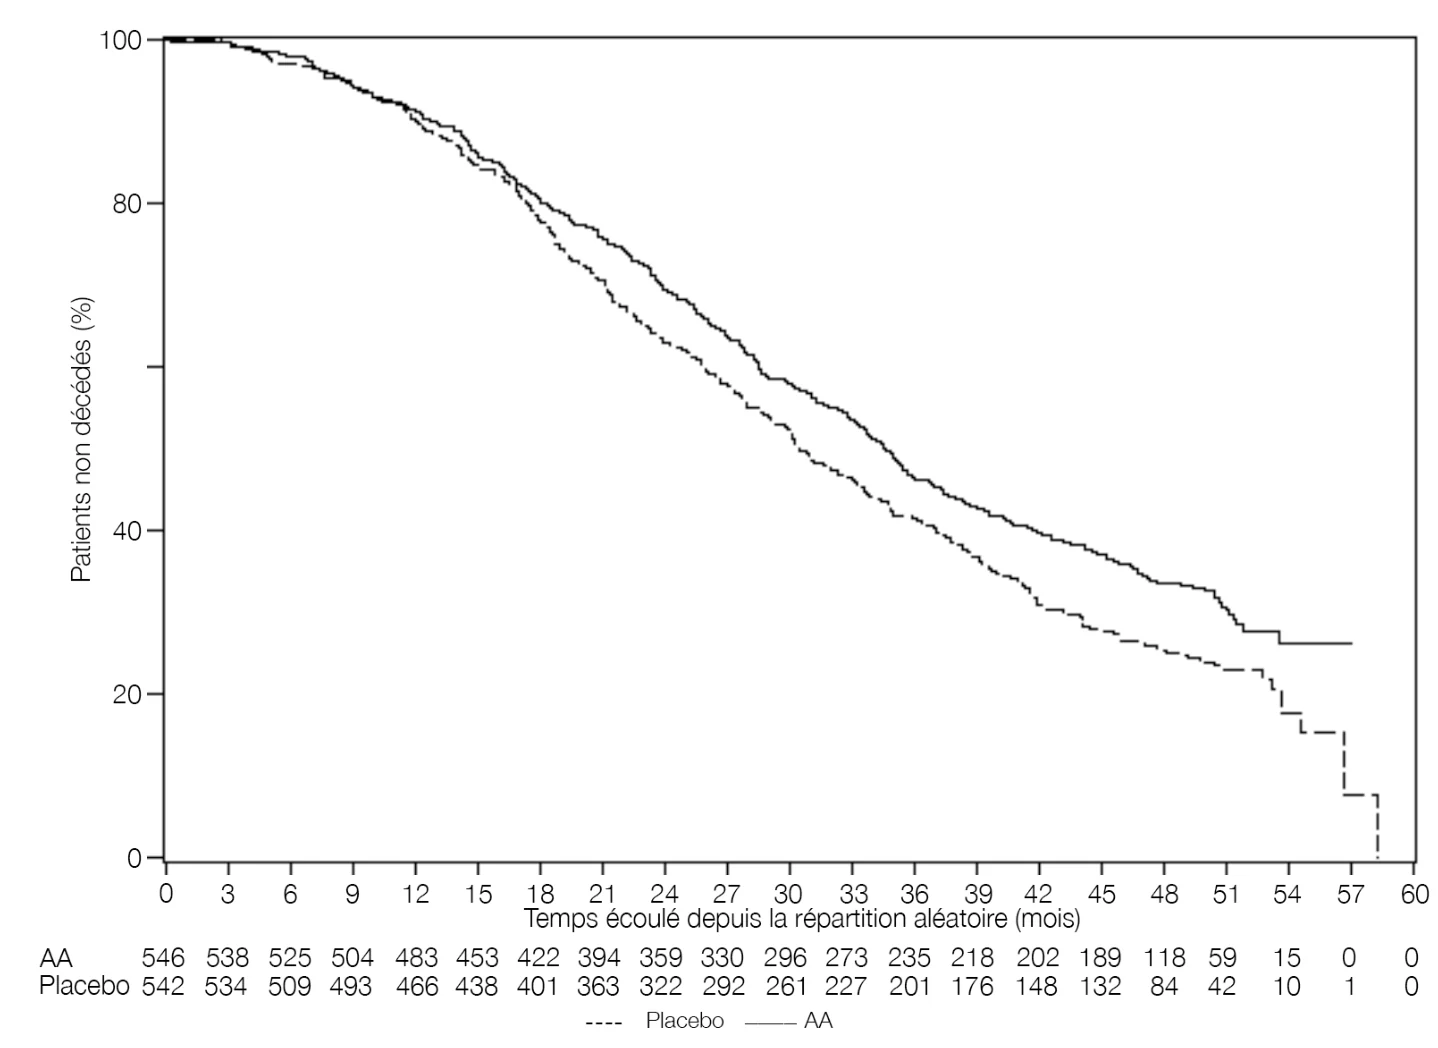
Figure 3. Courbe de survie de Kaplan-Meier des patients traités soit par l’acétate d’abiratérone, soit par un placebo, chacun en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieurement (analyse finale; population en intention de traitement).
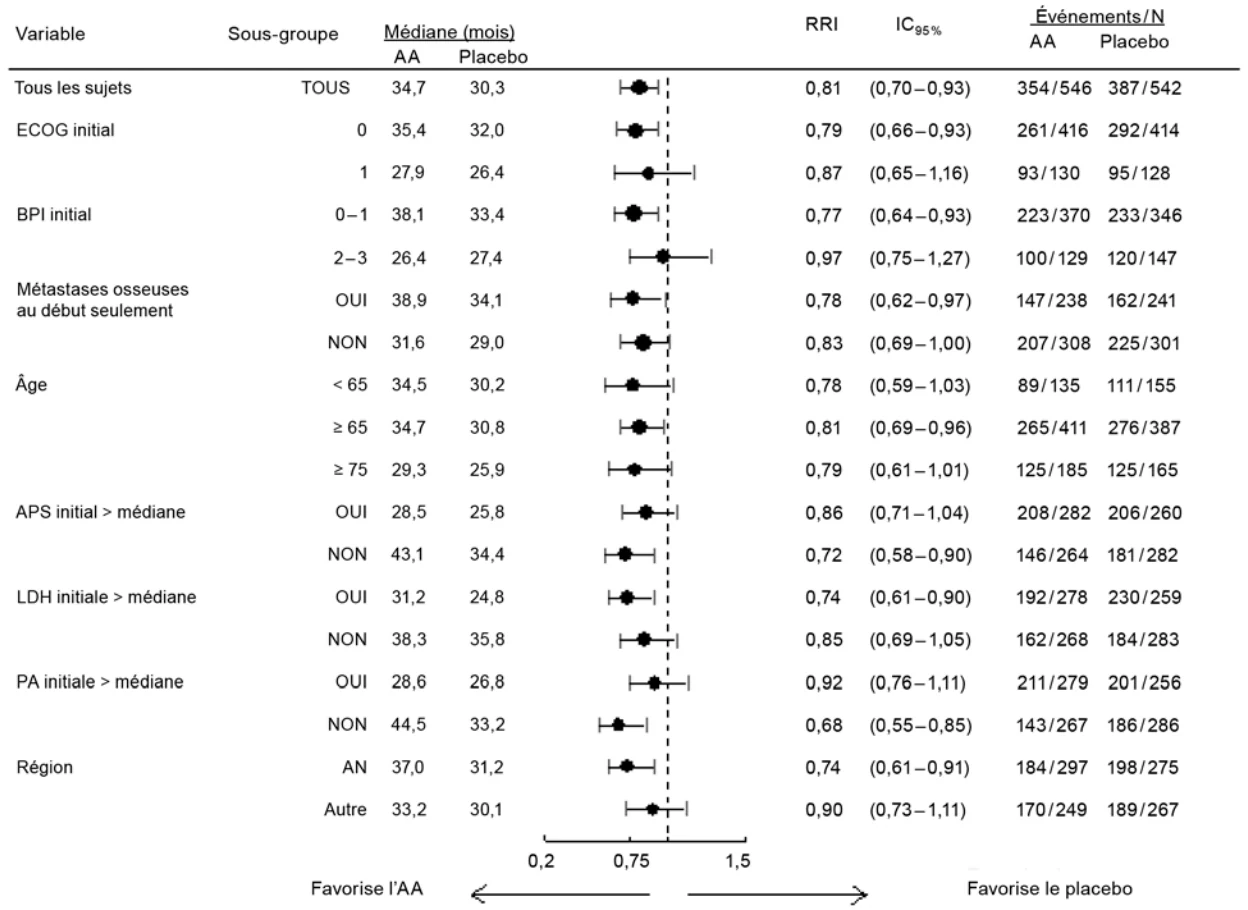
AA = Acétate d’abiratérone; PA = Phosphatase alcaline; BPI = Brief Pain Inventory (Questionnaire concis sur les douleurs); IC95 % = Intervalle de confiance à 95 %; ECOG = Score fonctionnel de l’Eastern Cooperative Oncology Group; RRI = Rapport des risques instantanés; LDH = Lacticodéshydrogénase; AN = Amérique du Nord; NE = Non estimable; N = Nombre; APS = Antigène prostatique spécifique
Figure 4. Survie globale par sous-groupes (analyse finale) (population en intention de traitement).
L’analyse par sous-groupes montre un effet constant mais significatif sur la SSPr ainsi qu’une tendance constante en faveur du traitement par l’acétate d’abiratérone quant à la survie globale.
L’amélioration des critères d’évaluation coprimaires de l’efficacité qu’étaient la SG et la SSPr est étayée par les bienfaits cliniques en faveur du traitement par l’acétate d’abiratérone plutôt que du placebo dans les critères d’évaluation secondaires suivants, évalués prospectivement :
Temps écoulé avant l’utilisation d’opiacés pour soulager la douleur cancéreuse : La période médiane pendant laquelle les patients se sont passés d’opiacés a été de 33,4 mois chez les patients sous acétate d’abiratérone et de 23,4 mois chez les patients qui recevaient le placebo (RRI : 0,721; IC95 % : 0,614 – 0,846; p = 0,0001).
Temps écoulé avant l’administration d’une chimiothérapie cytotoxique : La période médiane écoulée avant que les patients ne commencent à recevoir une chimiothérapie cytotoxique a été de 25,2 mois chez les patients sous acétate d’abiratérone et de 16,8 mois chez les patients qui recevaient le placebo (RRI : 0,580; IC95 % : 0,487 – 0,691; p ≤ 0,001).
Temps écoulé avant que l’indice fonctionnel ECOG ne commence à se détériorer : La période médiane écoulée avant que l’indice fonctionnel ECOG ne commence à se détériorer par ≥ 1 point a été de 12,3 mois chez les patients sous acétate d’abiratérone et de 10,9 mois chez les patients qui recevaient le placebo (RRI : 0,821; IC95 % : 0,714 – 0,943; p = 0,0053).
Critères de jugement reposant sur l’APS : Les critères de jugement fondés sur l’APS ne sont pas des critères de substitution validés pour l’évaluation des bienfaits cliniques chez cette population de patients. Néanmoins, à 62 %, le taux de réponse de l’APS total (défini comme une réduction ≥ 50 % par rapport à la valeur initiale) observé chez les patients ayant reçu l’acétate d’abiratérone était significativement plus élevé que celui observé chez les patients sous placebo, lequel n’atteignait que 24 % (p < 0,0001). La période médiane s’étant écoulée avant que le taux d’APS ne commence à augmenter (intervalle de temps entre la répartition aléatoire et la progression du taux d’APS selon les critères PSAWG [Prostate Specific Antigen Working Group]) a été de 11,1 mois chez les patients traités par l’acétate d’abiratérone et de 5,6 mois chez les patients sous placebo (RRI : 0,488; IC95 % : 0,420 – 0,568; p < 0,0001).
Étude de phase III contrôlée par placebo menée chez des patients atteints d’un CPRCm et ayant reçu antérieurement un traitement renfermant du docétaxel (Étude 301)
Dans cette étude, l’efficacité de l’acétate d’abiratérone a été établie chez des patients atteints d’un CPRCm et qui avaient reçu antérieurement un traitement renfermant du docétaxel. Les patients ont continué à recevoir un agoniste de la gonadolibérine pendant l’administration du traitement à l’étude ou avaient antérieurement subi une orchidectomie (N = 1195). Les patients ont été répartis aléatoirement dans deux groupes selon un rapport de 2:1, l’un devant recevoir l’acétate d’abiratérone, l’autre, le placebo. Dans le groupe de traitement actif (N = 797), l’acétate d’abiratérone a été administré par voie orale à raison d’une dose de 1 g par jour en association avec une faible dose de prednisone (5 mg deux fois par jour). Les patients du groupe témoin (N = 398) ont reçu un placebo et une faible dose de prednisone (5 mg deux fois par jour).
Les patients présentant les caractéristiques suivantes n’ont pas été inclus dans l’étude : cardiopathie cliniquement significative (attestée par un infarctus du myocarde ou des événements thrombotiques artériels au cours des six derniers mois, une angine grave ou instable, une FEVG < 50 % ou une insuffisance cardiaque de classe III ou IV selon la New York Heart Association), prise antérieure de kétoconazole pour le traitement du cancer de la prostate, antécédents de troubles surrénaux ou hypophysaires ou tumeur prostatique à petites cellules nombreuses (tumeur neuroendocrine) à l’examen histologique. L’administration concomitante de spironolactone était restreinte en raison du risque de stimulation de la progression de la maladie.
Le principal critère d’évaluation de l’efficacité dans cette étude était la SG.
La concentration sérique d’APS ne constitue pas toujours un prédicteur indépendant de bienfait clinique. Dans cette étude, on recommandait également aux patients de continuer à prendre le médicament à l’étude qui leur avait été dévolu jusqu’à ce qu’à ce que l’on constate et une progression du taux d’APS (augmentation confirmée de 25 % par rapport à la valeur initiale ou au nadir du patient), et une progression radiographique accompagnée d’une progression symptomatique ou clinique définies dans le protocole.
Le tableau 10 résume les principaux aspects démographiques et caractéristiques pathologiques initiales, lesquels étaient équilibrés entre les deux groupes.
Tableau 10 — Principaux aspects démographiques et caractéristiques pathologiques initiales de l’étude de phase III chez des patients atteints d’un CPRCm et ayant antérieurement reçu un traitement renfermant du docétaxel (population en intention de traitement)
Acétate d’abiratérone + Prednisone (N = 797) | Placebo + Prednisone (N = 398) | Total (N = 1195) | ||
| Âge (années) | ||||
| N | 797 | 397 | 1194 | |
| Moyenne (ÉT) | 69,1 (8,40) | 68,9 (8,61) | 69,0 (8,46) | |
| Médiane | 69,0 | 69,0 | 69,0 | |
| Intervalle | (42 – 95) | (39 – 90) | (39 – 95) | |
| Sexe | ||||
| N | 797 | 398 | 1195 | |
| Masculin | 797 (100,0 %) | 398 (100,0 %) | 1195 (100,0 %) | |
| Race | ||||
| N | 796 | 397 | 1193 | |
| Blancs | 743 (93,3 %) | 368 (92,7 %) | 1111 (93,1 %) | |
| Noirs | 28 (3,5 %) | 15 (3,8 %) | 43 (3,6 %) | |
| Asiatiques | 11 (1,4 %) | 9 (2,3 %) | 20 (1,7 %) | |
| Autres races | 14 (1,8 %) | 5 (1,3 %) | 19 (1,6 %) | |
| Temps écoulé entre le diagnostic initial et la prise de la première dose (jours) | ||||
| N | 791 | 394 | 1185 | |
| Moyenne (ÉT) | 2610,9 (1630,21) | 2510,1 (1712,36) | 2577,4 (1657,93) | |
| Médiane | 2303,0 | 1928,0 | 2198,0 | |
| Intervalle | (175 – 9129) | (61 – 8996) | (61 – 9129) | |
| Signes de progression de la maladie | ||||
| N | 797 | 398 | 1195 | |
| APS uniquement | 238 (29,9 %) | 125 (31,4 %) | 363 (30,4 %) | |
| Progression radiographique avec ou sans progression du taux d’APS | 559 (70,1 %) | 273 (68,6 %) | 832 (69,6 %) | |
| Envahissement | ||||
| Os | 709 (89,2 %) | 357 (90,4 %) | 1066 (89,6 %) | |
| Tissus mous, sans autre précision | 0 | 0 | 0 | |
| Ganglions | 361 (45,4 %) | 164 (41,5 %) | 525 (44,1 %) | |
| Viscères, sans autre précision | 1 (0,1 %) | 0 (0,0 %) | 1 (0,1 %) | |
| Foie | 90 (11,3 %) | 30 (7,6 %) | 120 (10,1 %) | |
Tableau 10 — Principaux aspects démographiques et caractéristiques pathologiques initiales de l’étude de phase III chez des patients atteints d’un CPRCm et ayant antérieurement reçu un traitement renfermant du docétaxel (population en intention de traitement)
Acétate d’abiratérone + Prednisone (N = 797) | Placebo + Prednisone (N = 398) | Total (N = 1195) | ||
| Poumons | 103 (13,0 %) | 45 (11,4 %) | 148 (12,4 %) | |
| Masse prostatique | 60 (7,5 %) | 23 (5,8 %) | 83 (7,0 %) | |
| Autres viscères | 46 (5,8 %) | 21 (5,3 %) | 67 (5,6 %) | |
| Autres tissus | 40 (5,0 %) | 20 (5,1 %) | 60 (5,0 %) | |
| Indice fonctionnel ECOG | ||||
| N | 797 | 398 | 1195 | |
| 0 ou 1 | 715 (89,7 %) | 353 (88,7 %) | 1068 (89,4 %) | |
| 2 | 82 (10,3 %) | 45 (11,3 %) | 127 (10,6 %) | |
| Douleur | ||||
| N | 797 | 398 | 1195 | |
| Oui | 357 (44,8 %) | 179 (45,0 %) | 536 (44,9 %) | |
| Non | 440 (55,2 %) | 219 (55,0 %) | 659 (55,1 %) | |
| Taux initial d’APS (ng/mL) | ||||
| N | 788 | 393 | 1181 | |
| Moyenne (ÉT) | 439,18 (888,476) | 400,58 (810,549) | 426,33 (863,173) | |
| Médiane | 128,80 | 137,70 | 131,40 | |
| Intervalle | (0,4 – 9253,0) | (0,6 – 10114,0) | (0,4 – 10114,0) | |
Onze pour cent des patients de l’étude avaient un score de 2 à l’indice fonctionnel ECOG; 70 % présentaient des signes radiographiques de progression de la maladie, avec ou sans progression du taux d’APS; 70 % des patients avaient reçu une chimiothérapie cytotoxique antérieurement et 30 % en avaient reçu deux. Conformément au protocole, 100 % des patients avaient reçu du docétaxel avant le traitement par l’acétate d’abiratérone. Tous les schémas renfermant du docétaxel étaient considérés comme une seule ligne de traitement. Onze pour cent des patients traités par l’acétate d’abiratérone présentaient des métastases hépatiques.
Résultats d’étude
Le nombre médian de cycles administrés dans les groupes sous acétate d’abiratérone et sous placebo a été de respectivement 8 (32 semaines) et 4 (16 semaines). Seuls quelques patients ont eu besoin que leur dose soit réduite, la proportion s’élevant à 4 % dans le groupe sous acétate d’abiratérone et à 1 % dans le groupe sous placebo. La prise de la dose a été interrompue chez respectivement 17 % et 16 % des patients.
Lors d’une analyse intermédiaire prévue dont la tenue devait avoir lieu après la survenue de 552 décès, la proportion de ceux-ci s’élevait à 42 % (333 patients sur 797) dans le groupe sous acétate d’abiratérone, comparativement à 55 % (219 patients sur 398) dans le groupe sous placebo. Comme le montrent le tableau 11 et la figure 5, une amélioration statistiquement significative de la survie globale médiane a été observée chez les patients ayant reçu l’acétate d’abiratérone.
Une analyse ultérieure de la survie a été effectuée après le décès de 775 patients (97 % du nombre prévu de décès pour l’analyse finale). Les résultats de cette analyse cadraient avec ceux de l’analyse intermédiaire (tableau 11).
Tableau 11 — Survie globale des patients traités soit par l’acétate d’abiratérone, soit par un
placebo, chacun en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieurement
Acétate d’abiratérone (N = 797) | Placebo (N = 398) | |
| Analyse primaire de la survie | ||
| Décès (%) | 333 (42 %) | 219 (55 %) |
| Survie médiane (mois) (IC95 %) | 14,8 (14,1 – 15,4) | 10,9 (10,2 – 12,0) |
| Valeur de pa | < 0,0001 | |
| RRI (IC95 %) b | 0,646 (0,543 – 0,768) | |
| Analyse ultérieure de la survie | ||
| Décès (%) | 501 (63 %) | 274 (69 %) |
| Survie médiane (mois) (IC95 %) | 15,8 (14,8 – 17,0) | 11,2 (10,4 – 13,1) |
| RRI (IC95 %) b | 0,740 (0,638 – 0,859) | |
a La valeur de p provient d’un test de Mantel-Haenszel stratifié en fonction du score de l’indice fonctionnel ECOG
(0-1 ou 2), du score de douleur (absence ou présence), du nombre de schémas chimiothérapeutiques antérieurs (1 ou 2) et du type de progression de la maladie (APS uniquement ou radiographique). b Le rapport des risques instantanés est dérivé d’un modèle à risques proportionnels stratifié. Un
RRI < 1 favorise l’acétate d’abiratérone.
Après une période initiale de quelques mois de traitement, la proportion de survivants était toujours plus élevée chez les patients sous acétate d’abiratérone que chez les patients sous placebo, quel que fût le moment de l’évaluation (voir la figure 5).
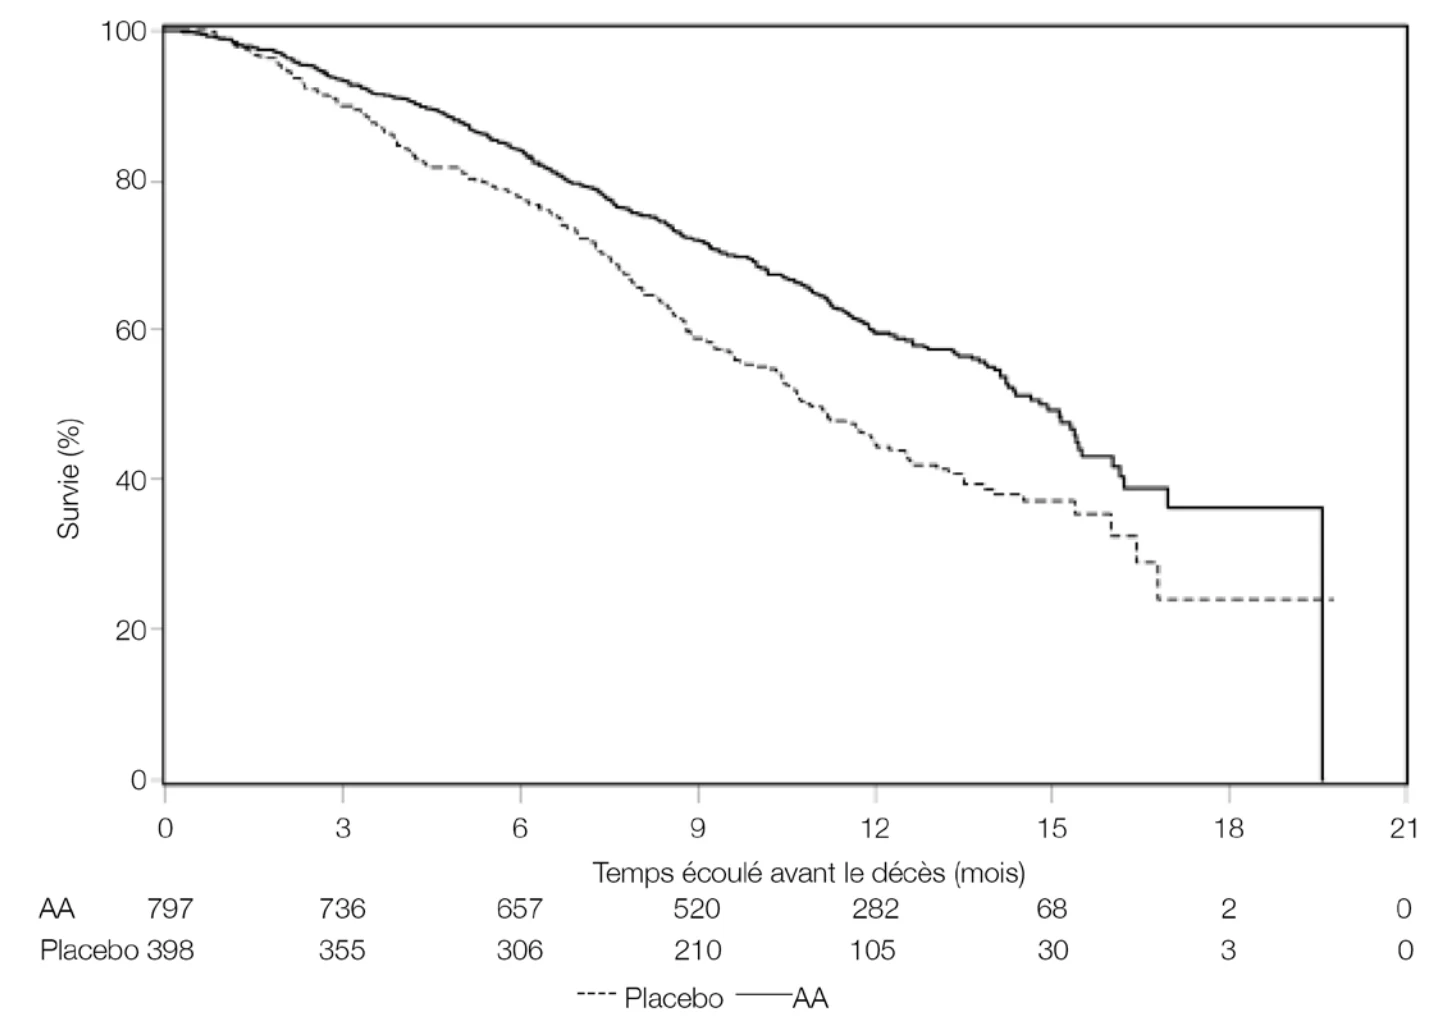 AA = Acétate d’abiratérone
Figure 5. Courbe de survie de Kaplan-Meier des patients traités soit par l’acétate d’abiratérone, soit par un placebo, chacun en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieurement (analyse intermédiaire planifiée).
L’analyse de la survie par sous-groupes est présentée dans la figure 6.
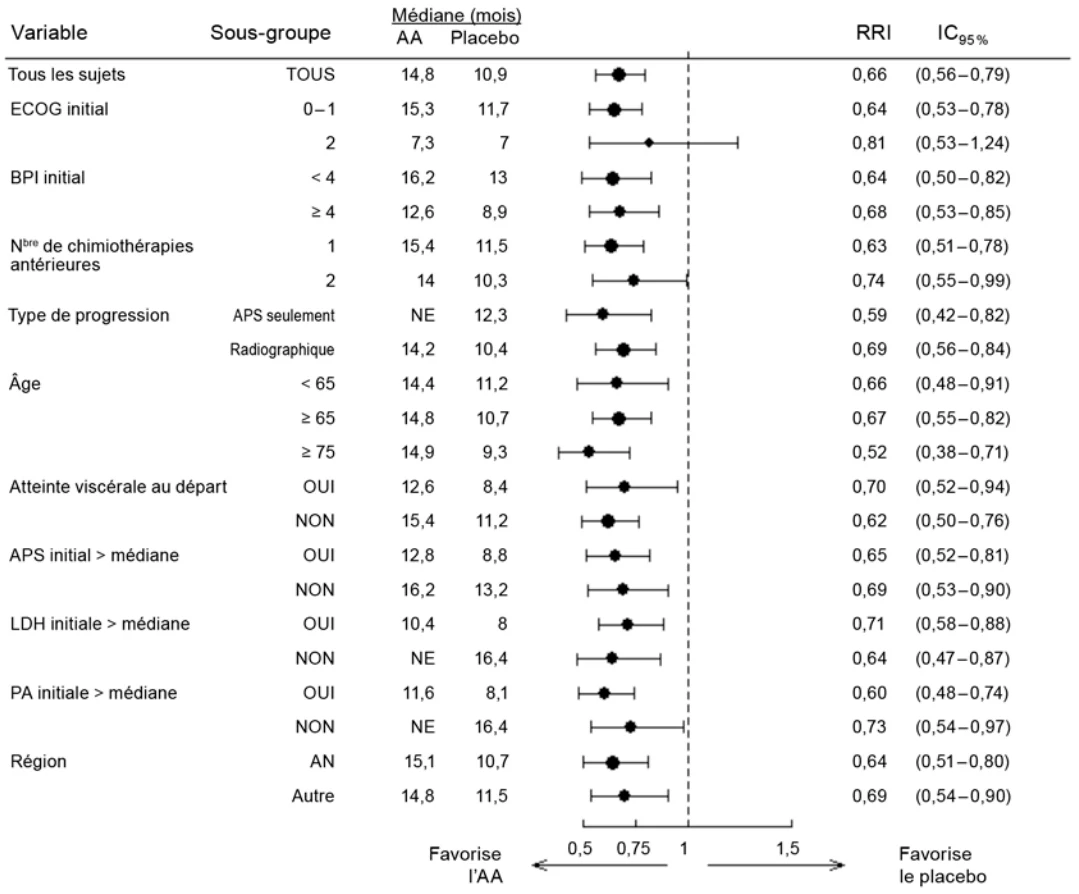
AA = Acétate d’abiratérone; PA = Phosphatase alcaline; BPI = Brief Pain Inventory (Questionnaire concis sur les douleurs); IC95 % = Intervalle de confiance à 95 %; ECOG = Score fonctionnel de l’Eastern Cooperative Oncology Group; RRI = Rapport des risques instantanés; LDH = Lacticodéshydrogénase; AN = Amérique du Nord; NE = Non estimable; N = Nombre; APS = Antigène prostatique spécifique
Figure 6. Survie globale par sous-groupes.
L’analyse par sous-groupes montre coup sur coup un effet sur la survie en faveur de l’acétate d’abiratérone, notamment pour ce qui est de la présence de douleur au départ, des antécédents de chimiothérapie (1 ou 2 cures), du type de progression, d’un taux initial d’APS supérieur ou non à la médiane et de la présence ou de l’absence d’atteinte viscérale au moment de l’inclusion des patients dans l’étude.
Outre l’amélioration de la survie globale observée, tous les critères d’évaluation secondaires de l’étude favorisaient l’acétate d’abiratérone et étaient statistiquement significatifs après ajustement en fonction de tests multiples. Les critères d’évaluation fondés sur l’APS ne sont pas des critères de substitution validés pour l’évaluation des bienfaits cliniques chez cette population de patients. Néanmoins, à 38 %, le taux de réponse de l’APS total (défini comme une réduction ≥ 50 % par rapport à la valeur initiale) observé chez les patients ayant reçu l’acétate d’abiratérone était significativement plus élevé que celui observé chez les patients sous placebo, lequel n’atteignait que 10 % (p < 0,0001). Le période médiane s’étant écoulée avant que le taux d’APS ne commence à augmenter (intervalle de temps entre la répartition aléatoire et la progression du taux d’APS selon les critères PSAWG [Prostate Specific Antigen Working Group]) a été de 10,2 mois chez les patients traités par l’acétate d’abiratérone et de 6,6 mois chez les patients sous placebo (RRI : 0,580; IC95 % : 0,462 – 0,728; p < 0,0001).
La SSPr correspondait au temps écoulé entre la répartition aléatoire et la progression tumorale soit dans les tissus mous selon les critères RECIST modifiés (par TDM ou IRM, jusqu’à ce que le diamètre le plus long des lésions cibles dépasse d’au moins 20 % sa valeur initiale ou jusqu’à l’apparition de nouvelles lésions), soit à la scintigraphie osseuse (≥ 2 nouvelles lésions). Une confirmation par scintigraphie osseuse n’était pas obligatoire. La SSPr médiane a été de 5,6 mois chez les patients traités par l’acétate d’abiratérone et de 3,6 mois chez les patients recevant le placebo (RRI = 0,673; IC95 % : 0,585 – 0,776; p < 0,0001).
Douleur
Du point de vue statistique, la proportion de patients chez qui une atténuation de la douleur a été observée était significativement plus élevée dans le groupe sous acétate d’abiratérone que dans le groupe sous placebo (44 % p/r à 27 %, p = 0,0002). Pour être considéré comme répondant au traitement palliatif de la douleur, le patient devait présenter une réduction d’au moins 30 %, par rapport à la valeur initiale, du score de la pire douleur ressentie au cours des 24 dernières heures selon la version abrégée du Questionnaire concis sur les douleurs (QCD), sans augmentation du score d’usage d’analgésiques lors de deux évaluations consécutives à quatre semaines d’intervalle. Seuls les patients présentant un score de douleur initialement ≥ 4 et ayant au moins un score après le début de l’étude ont fait l’objet d’analyses de l’atténuation de la douleur (N = 512).
La progression de la douleur a été définie soit comme une augmentation ≥ 30 %, par rapport à la valeur initiale, du score de la pire douleur ressentie au cours des 24 dernières heures selon la version abrégée du Questionnaire concis sur les douleurs (QCD) sans diminution du score d’usage d’analgésiques lors de deux visites consécutives, soit comme une augmentation ≥ 30 % du score d’usage d’analgésiques lors de deux visites consécutives. Le temps écoulé avant progression de la douleur au 25e percentile était de 7,4 mois dans le groupe sous acétate d’abiratérone comparativement à 4,7 mois dans le groupe sous placebo.
Événements osseux
À 9,9 mois, le temps écoulé avant la survenue du premier événement osseux au 25e percentile a été deux fois plus long dans le groupe sous acétate d’abiratérone que dans le groupe témoin, où la valeur observée se chiffrait 4,9 mois. Les événements osseux ont été définis comme une fracture pathologique, une compression médullaire, une irradiation palliative osseuse ou une chirurgie osseuse.
Indication 2
Traitement des patients atteints d’un cancer de la prostate métastatique hormonosensible à haut risque nouvellement diagnostiqué susceptibles d’avoir reçu un TAA antérieur pendant une période allant jusqu’à 3 mois.
Étude de phase III contrôlée par placebo menée chez des patients atteints de cancer de la prostate métastatique à haut risque nouvellement diagnostiqué (Étude 3011 – LATITUDE)
L’étude a enrôlé des patients ayant reçu un diagnostic de cancer de la prostate métastatique dans les 3 mois précédant la répartition aléatoire et qui présentaient des facteurs pronostiques de haut risque. Les patients pouvaient avoir reçu un TAA antérieur d’une durée allant jusqu’à 3 mois. Le pronostic de risque élevé était défini par la présence d’au moins 2 des 3 facteurs de risque suivants : (1) score de Gleason ≥ 8; présence de 3 lésions ou plus sur les scintigraphies osseuses; (3) présence de métastases viscérales mesurables (à l’exclusion des adénopathies). Dans le groupe sous traitement actif, l’acétate d’abiratérone a été administré à raison de 1 g par jour en association avec une faible dose de prednisone ou de prednisolone (5 mg une fois par jour) en sus du TAA (agoniste de la gonadolibérine ou orchidectomie), norme de soin en matière de traitement. Les patients du groupe témoin ont reçu un traitement anti-androgénique ainsi qu’un placebo d’acétate d’abiratérone et un placebo de prednisone. Les patients atteints d’hypertension non maîtrisée, de cardiopathie importante ou d’insuffisance cardiaque de classe II ou plus selon la NYHA ont été exclus.
Les critères d’évaluation coprimaires étaient la SG et la SSPr. La survie sans progression radiographique était considérée comme étant la période écoulée entre la répartition aléatoire et la survenue de la progression radiographique ou le décès toutes causes confondues. La progression radiographique comprenait soit la progression observée à la scintigraphie osseuse (selon les critères modifiés du PCWG2), soit la progression dans les tissus mous observée à la TDM ou à l’IRM (selon les critères RECIST 1.1). Les critères d’évaluation secondaires comprenaient le temps écoulé avant : la survenue d’un événement osseux; l’administration d’un traitement subséquent du cancer de la prostate; l’amorce de la chimiothérapie; la progression de la douleur; la progression du taux d’APS. Le traitement a été poursuivi jusqu’à ce que la maladie progresse, que le patient retire son consentement, que les effets toxiques deviennent inacceptables ou que le patient meure.
Les principaux aspects démographiques et caractéristiques pathologiques initiales sont présentés dans le tableau 12 ci-dessous.
Tableau 12 — Principaux aspects démographiques et caractéristiques pathologiques initiales de l’étude de phase III menée chez des patients atteints de cancer de la prostate métastatique à haut risque nouvellement diagnostiqué (population en intention de traitement)
| Acétate d’abiratérone + Prednisone + TAA (N = 597) | Placebo + TAA (N = 602) | Total (N = 1199) | |
| Âge (années) | |||
| N | 597 | 602 | 1199 |
| Moyenne (ÉT) | 67,3 (8,48) | 66,8 (8,72) | 67,1 (8,60) |
| Acétate d’abiratérone + Prednisone + TAA (N = 597) | Placebo + TAA (N = 602) | Total (N = 1199) | |
| Médiane | 68,0 | 67,0 | 67,0 |
| Intervalle | (38; 89) | (33; 92) | (33; 92) |
| Sexe | |||
| N | 597 | 602 | 1199 |
| Masculin | 597 (100,0 %) | 602 (100,0 %) | 1199 (100,0 %) |
| Race | |||
| N | 597 | 602 | 1199 |
| Blancs | 409 (68,5 %) | 423 (70,3 %) | 832 (69,4 %) |
| Noirs ou Afro-Américains | 15 (2,5 %) | 10 (1,7 %) | 25 (2,1 %) |
| Asiatiques | 125 (20,9 %) | 121 (20,1 %) | 246 (20,5 %) |
| Autres races | 43 (7,2 %) | 37 (6,1 %) | 80 (6,7 %) |
| Temps écoulé entre le diagnostic initial et la prise de la première dose (mois) | |||
| N | 597 | 602 | 1199 |
| Moyenne (ÉT) | 1,8 (0,73) | 1,9 (0,75) | 1,9 (0,74) |
| Médiane | 1,8 | 2,0 | 1,8 |
| Intervalle | (0; 3) | (0; 4) | (0; 4) |
| Envahissement | |||
| N | 596 | 600 | 1196 |
| Os | 580 (97,3 %) | 585 (97,5 %) | 1165 (97,4 %) |
| Foie | 32 (5,4 %) | 30 (5,0 %) | 62 (5,2 %) |
| Poumons | 73 (12,2 %) | 72 (12,0 %) | 145 (12,1 %) |
| Ganglions | 283 (47,5 %) | 287 (47,8 %) | 570 (47,7 %) |
| Masse prostatique | 151 (25,3 %) | 154 (25,7 %) | 305 (25,5 %) |
| Viscères | 18 (3,0 %) | 13 (2,2 %) | 31 (2,6 %) |
| Tissus mous | 9 (1,5 %) | 15 (2,5 %) | 24 (2,0 %) |
| Autres tissus | 2 (0,3 %) | 0 | 2 (0,2 %) |
| Sujets à risque élevé au moment du dépistage (IWRS) | 597 (100,0 %) | 601 (99,8 %) | 1198 (99,9 %) |
| SG ≥ 8 + ≥ 3 lésions osseuses | 573 (96,0 %) | 569 (94,7 %) | 1142 (95,3 %) |
| SG ≥ 8 + Métastases viscérales mesurables | 82 (13,7 %) | 87 (14,5 %) | 169 (14,1 %) |
| ≥ 3 lésions osseuses + Métastases viscérales mesurables | 84 (14,1 %) | 85 (14,1 %) | 169 (14,1 %) |
SG ≥ 8 + ≥ 3 lésions osseuses + Métastases viscérales mesurables | 71 (11,9 %) | 70 (11,6 %) | 141 (11,8 %) |
| Score de douleur initial (QCD-VA Item 3) | |||
| N | 570 | 579 | 1149 |
| Moyenne (ÉT) | 2,2 (2,45) | 2,2 (2,40) | 2,2 (2,42) |
| Indice fonctionnel ECOG initial | |||
| N | 597 | 602 | 1199 |
| 0 | 326 (54,6 %) | 331 (55,0 %) | 657 (54,8 %) |
| 1 | 245 (41,0 %) | 255 (42,4 %) | 500 (41,7 %) |
| 2 | 26 (4,4 %) | 16 (2,7 %) | 42 (3,5 %) |
| Taux initial d’APS (ng/mL) | |||
| N | 595 | 600 | 1195 |
| Moyenne (ÉT) | 263,24 (791,440) | 201,67 (647,807) | 232,33 (723,252) |
| Acétate d’abiratérone + Prednisone + TAA (N = 597) | Placebo + TAA (N = 602) | Total (N = 1199) | |
| Médiane | 25,43 | 23,05 | 23,85 |
| Intervalle | (0,0; 8775,9) | (0,1; 8889,6) | (0,0; 8889,6) |
| Taux initial d’hémoglobine (g/L) | |||
| N | 597 | 602 | 1199 |
| Moyenne (ÉT) | 130,52 (16,959) | 131,57 (17,430) | 131,05 (17,198) |
| Médiane | 132,00 | 133,00 | 132,00 |
| Intervalle | (90,0; 175,0) | (89,0; 174,0) | (89,0; 175,0) |
| Taux initial de LDH (U/L) | |||
| N | 591 | 595 | 1186 |
| Moyenne (ÉT) | 199,3 (133,11) | 193,6 (104,22) | 196,4 (119,47) |
| Médiane | 177,0 | 176,0 | 177,0 |
| Intervalle | (73; 2634) | (67; 1444) | (67; 2634) |
Résultats d’étude
Le nombre médian de cycles de traitement administrés dans le groupe sous acétate d’abiratérone et sous placebo s’élevait à respectivement 28 (112 semaines) et 15 (62 semaines). La durée totale médiane du traitement a été de 26 mois dans le groupe sous acétate d’abiratérone et de 14 mois dans le groupe sous placebo.
Au moment de l’analyse planifiée de la SSPr, le nombre d’événements s’élevait à 593; 239 (40,0 %) patients présentaient des signes radiographiques de progression ou avaient trépassé parmi les sujets traités par l’acétate d’abiratérone, comparativement à 354 (58,8 %) chez les sujets ayant reçu le placebo. La SSPr observée dans l’un et l’autre groupe de traitement présentait une différence statistiquement significative (voir le tableau 13 et la figure 7). L’analyse de la SSPr par sous-groupes est présentée dans la figure 8.
Tableau 13 — Survie sans progression radiographique – Analyse stratifiée, population en intention de traitement (Étude 3011)
Acétate d’abiratérone + Prednisone N = 597 | Placebo N = 602 | |
| Événement | 239 (40,0 %) | 354 (58,8 %) |
| SSPr médiane (IC95 %) | 33,02 (29,57 – NE) | 14.78 (14,69 – 18,27) |
| RRI (IC95 %)a | 0,466 (0,394 – 0,550) | |
| Valeur pb | < 0,0001 | |
NE : non estimable. La définition des événements de SSPr tient compte de la progression radiographique et du décès.
a Le rapport des risques instantanés est dérivé d’un modèle à risques proportionnels stratifié. Un RRI < 1 favorise l’acétate d’abiratérone.
b La valeur de p provient d’un test de Mantel-Haenszel stratifié en fonction du score de l’indice fonctionnel ECOG
(0-1 ou 2) et des métastases viscérales (présence ou absence).
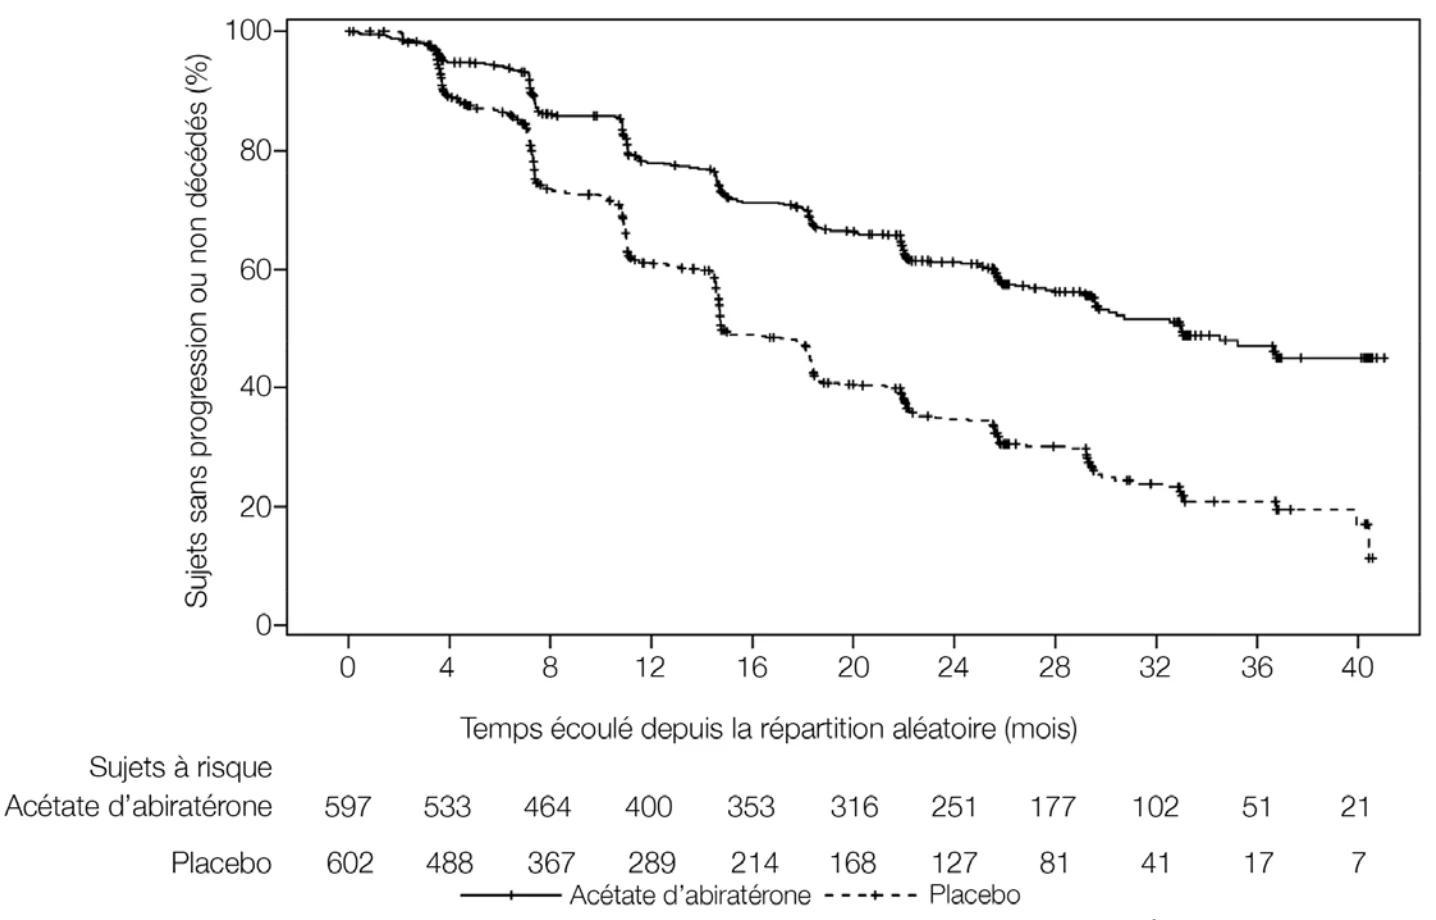
Figure 7. Courbe de Kaplan-Meier de la SSPr – Population en intention de traitement (Étude PCR3011).
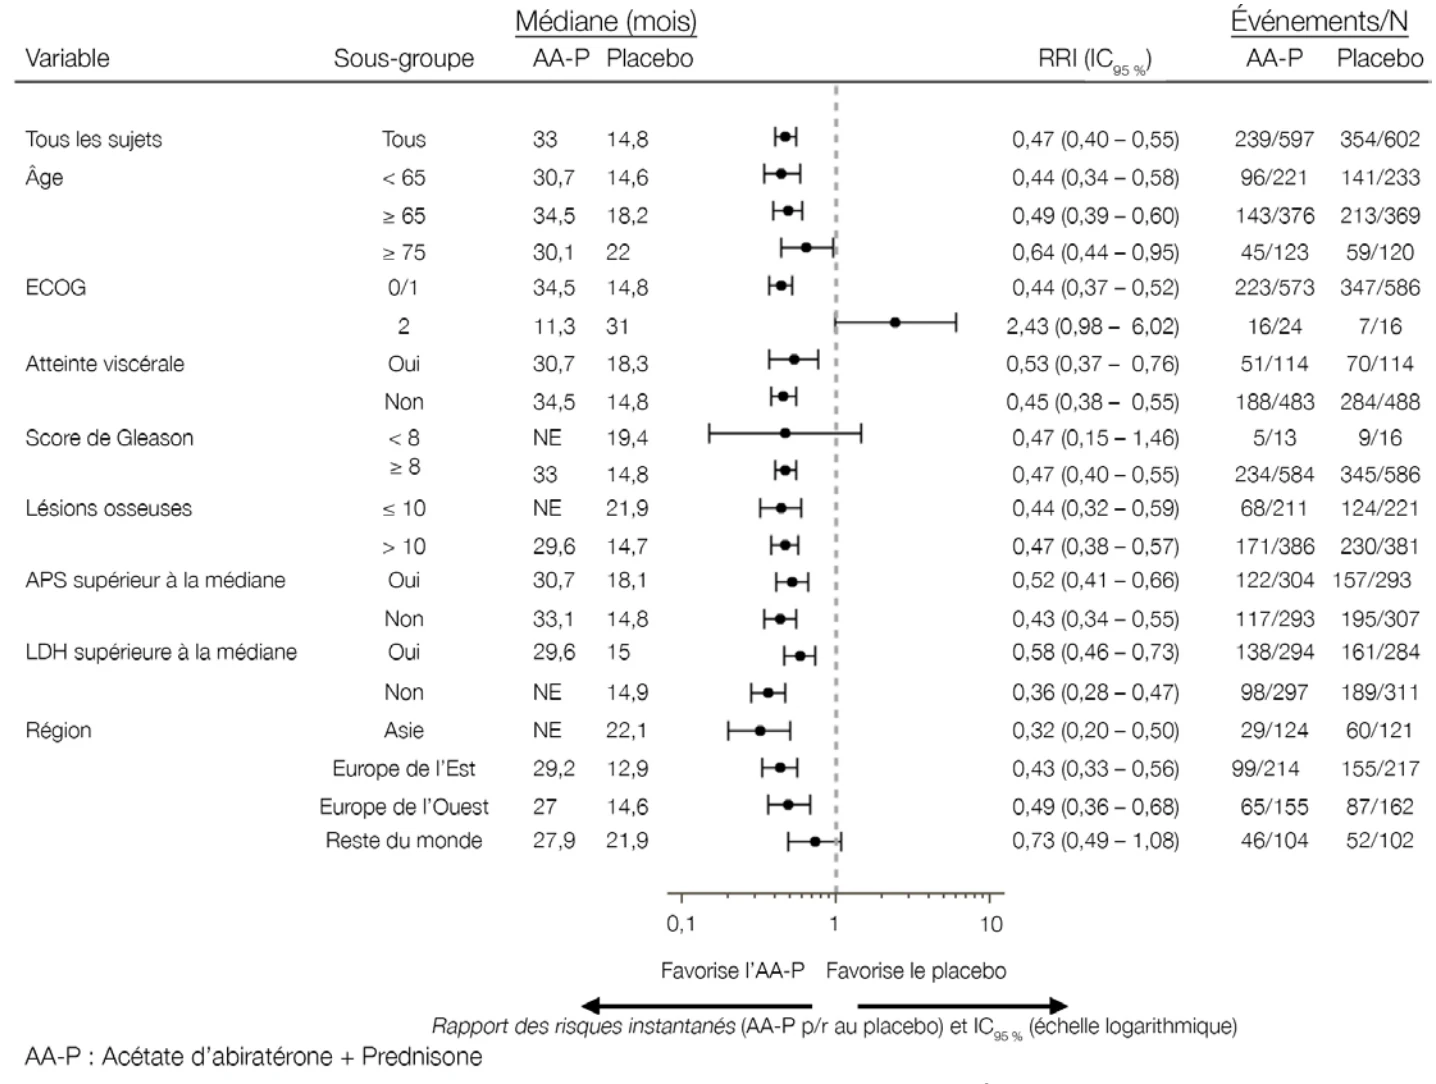
Figure 8. SSPr par sous-groupes – Population en intention de traitement (Étude PCR3011).
Au moment de la première analyse intermédiaire planifiée (AI-1) de la survie globale, quatre cent six décès avaient eu lieu. On a alors constaté une amélioration statistiquement significative de la SG en faveur du traitement acétate d’abiratérone plus TAA (tableau 14). Compte tenu des résultats de l’analyse intermédiaire de la SG, l’insu de l’étude a été levé, et les patients qui étaient dans le groupe sous placebo se sont vu offrir le traitement par l’acétate d’abiratérone. Après cette première AI, on a continué à suivre l’évolution de la survie.
Au moment de la date de point de l’analyse finale, 618 décès avaient été signalés : 275 (46 %) dans le groupe sous acétate d’abiratérone plus TAA et 343 (57 %) parmi les patients sous placebo. La durée médiane du suivi, pour l’ensemble des patients, a été de 51,8 mois. Par comparaison avec le placebo, l’acétate d’abiratérone a entraîné une amélioration significative de la SG, ce qui montre un effet robuste et consistant du traitement en faveur de l’acétate d’abiratérone (tableau 14 et figure 9). L’analyse de la SG par sous-groupes est présentée dans la figure 10.
Tableau 14 — Analyse stratifiée de la survie globale – Analyse stratifiée, population en intention de traitement
(Étude PCR3011)
Acétate d’abiratérone + Prednisone N = 597 | Placebo N = 602 | |
| Analyse intermédiaire | ||
| Événement | 169 (28.3%) | 237 (39.4%) |
| Survie médiane (mois) (IC95 %) | NE (NE, NE) | 34.73 (33.05, NE) |
| RRI (IC95 %)b | 0.621 (0.509, 0.756) | |
| Valeur pa | <0.0001 | |
| Analyse finale | ||
| Événement | 275 (46.1%) | 343 (57.0%) |
| Survie médiane (mois) (IC95 %) | 53.32 (48.23, NE) | 36.53 (33.54, 39.95) |
| RRI (IC95 %)b | 0.661 (0.564, 0.775) | |
| Valeur pa | <0.0001 | |
+ = observation censurée, NE : non estimable.
a Le rapport des risques instantanés est dérivé d’un modèle à risques proportionnels stratifié. Un RRI < 1 favorise l’acétate d’abiratérone.
b La valeur de p provient d’un test de Mantel-Haenszel stratifié en fonction du score de l’indice fonctionnel ECOG
(0-1 ou 2) et des métastases viscérales (présentes ou absentes).
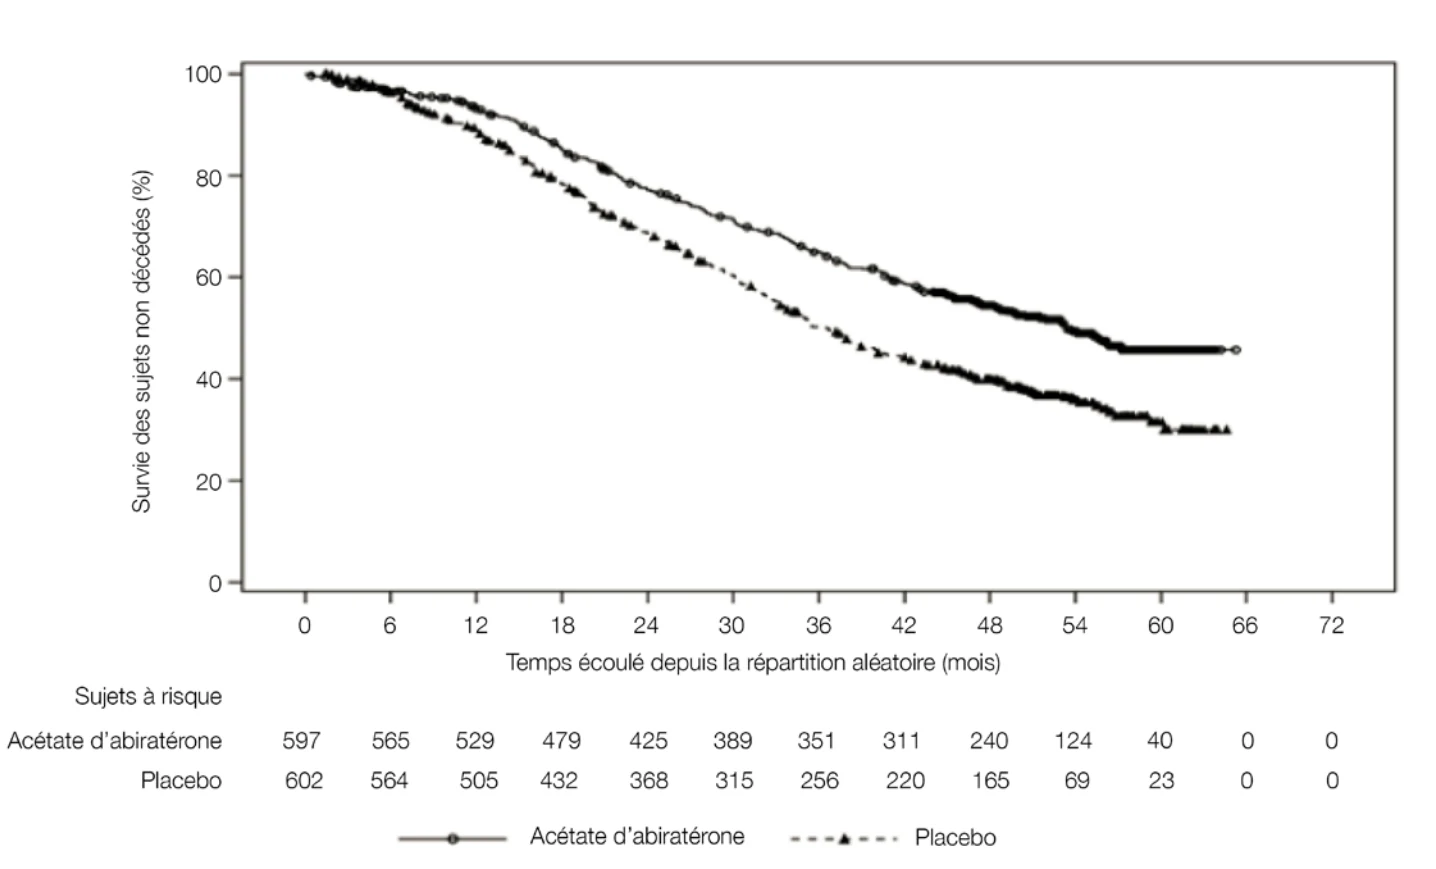
Figure 9. Courbe de Kaplan-Meier de la survie globale – Population en intention de traitement (Étude PCR3011).
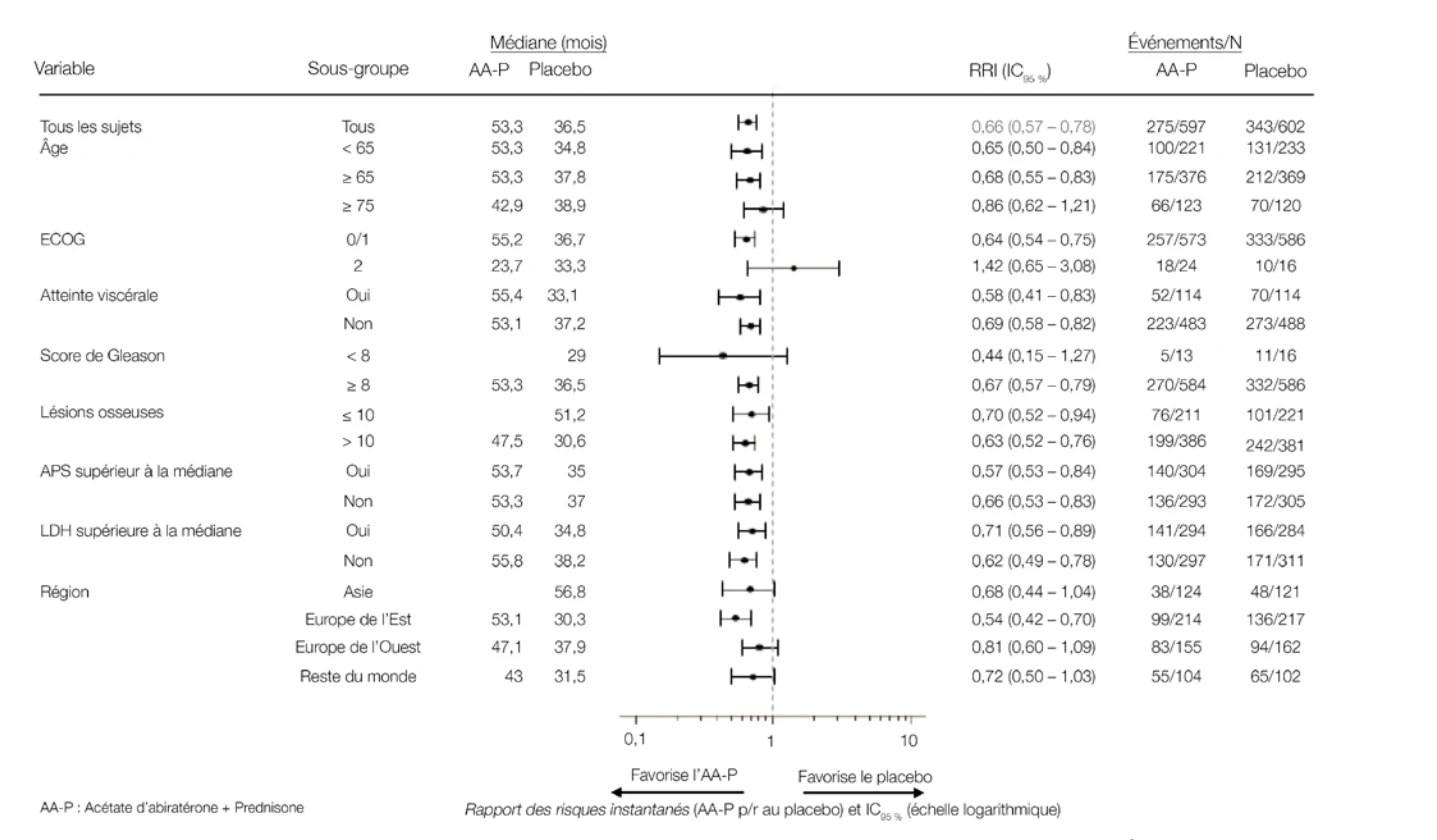
Figure 10. Survie globale par sous-groupes – Population en intention de traitement (Étude PCR3011).
Le délai de survenue, pour les différents critères d’évaluation secondaires au moment de l’analyse finale, est défini comme suit :
Délai de survenue d’un événement osseux : Ce délai est défini comme étant la plus courte période écoulée avant la survenue de l’un des événements suivants : fracture pathologique ou clinique, compression de la moelle épinière, radiothérapie palliative ou chirurgie des métastases osseuses. Des événements osseux ont été signalés chez 22 % des patients sous acétate d’abiratérone et chez 25 % des patients sous placebo. On a observé une réduction de 24 % du risque de survenue d’un événement osseux (RRI = 0,759; IC95 % : [0,601 – 0,960]; p < 0,0208). Le délai médian de survenue d’un événement osseux n’a été atteint ni dans le groupe sous acétate d’abiratérone ni dans le groupe sous placebo.
Délai de survenue d’une progression du taux d’APS, d’après les critères PCWG2 : Ce délai est défini comme étant l’intervalle de temps écoulé entre la date de la répartition aléatoire du patient et la date à laquelle le taux d’APS s’est mis à augmenter, d’après les critères du PCWG2 (Prostate Cancer Working Group 2). Le délai médian de survenue d’une progression du taux d’APS, selon les critères PCWG2, a été de 33,3 mois chez les patients recevant l’acétate d’abiratérone et de 7,4 mois chez les patients recevant le placebo (RRI = 0,310; IC95 % : [0,266 – 0,363] ; p < 0,0001).
Temps écoulé avant l’administration d’un traitement subséquent du cancer de la prostate : Quarante et un pour cent des patients traités par l’acétate d’abiratérone et 59 % des patients traités par le placebo ont reçu un traitement subséquent susceptible de prolonger la SG dans cette population de patients. La période médiane écoulée avant l’administration du traitement subséquent a été de 54,9 mois dans le groupe sous acétate d’abiratérone plus TAA et de 21,1 mois dans le groupe sous placebo (RRI = 0,448; IC95 % : [0,380 – 0,528]; p < 0,0001). Les traitements subséquents comprenaient le docétaxel (24 % des patients sous acétate d’abiratérone et 35 % des patients sous placebo), l’enzalutamide (9 % et 16 %), le cabazitaxel (4 % et 8 %), le chlorure de 223Ra (4 % et 7 %) et l’acétate d’abiratérone (3 % et 14 %).
Temps écoulé avant l’amorce de la chimiothérapie : Cette période est définie comme étant l’intervalle de temps entre la date de la répartition aléatoire du patient et la date à laquelle le traitement chimiothérapeutique du cancer de la prostate a commencé. La période médiane écoulée avant la chimiothérapie n’a pas été atteinte dans le cas des patients sous acétate d’abiratérone; dans le cas des patients sous placebo, celle-ci s’est chiffrée à 57,6 mois (RRI = 0,508; IC95 % : [0,412 – 0,627]; p < 0,0001).
Temps écoulé avant la progression de la douleur : Cette période est définie comme étant l’intervalle de temps entre la date de la répartition aléatoire du patient et la première date à laquelle le patient a présenté une augmentation ≥ 30 %, par rapport à la valeur initiale, du score de la pire douleur (item 3) ressentie selon la version abrégée du Questionnaire concis sur les douleurs (QCD-VA), lors de deux évaluations consécutives à ≥ 4 semaines d’intervalle. La proportion de patients ayant signalé une progression de la douleur a été de 41 % dans le groupe sous acétate d’abiratérone et de 49 % dans le groupe sous placebo. La période médiane écoulée avant la survenue d’une progression de la douleur a été de 47,4 mois chez les patients recevant l’acétate d’abiratérone et de 16,6 mois chez les patients recevant le placebo (RRI = 0,721; IC95 % : [0,607 – 0,857]; p < 0,0002).
14.2 Études de biodisponibilité comparatives
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés d’acétate d’abiratérone à 250 mg — comprimés pelliculés TEVA-ABIRATERONE (Teva Canada Limitée) et comprimés non pelliculés ZYTIGA® (Janssen Inc., Canada) — mesurés chez 52 sujets de sexe masculin en bonne santé ayant reçu à jeun une dose unique de 1 × 250 mg dans le cadre d’une étude de bioéquivalence croisée à répartition aléatoire balancée entièrement reproduite, comprenant deux traitements administrés à l’insu en deux séquences et quatre périodes (N = 50 pour Cmax et tmax; N = 49 pour ASCT, ASCI et t½).
Abiratérone (1 × 250 mg d’acétate d’abiratérone) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé* | Produit de référence† | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 144,0 166,1 (55, 3) | 129,9 152,0 (57,5) | 110,9 | 102,4 – 120,0 |
Cmax (ng/mL) | 24,3 29,7 (64,7) | 23,2 28,8 (65,0) | 104,9 | 95,5 – 115,1 |
ASCI (ng•h/mL) | 149,8 172,2 (54,5) | 135,5 157,9 (57,0) | 110,5 | 102,3 – 119,4 |
tmax§ (h) | 2,7 (51,7) | 2,6 (48,9) | ||
t½§ (h) | 12,0 (24,4) | 12,4 (26,8) | ||
* Comprimés TEVA-ABIRATERONE (acétate d’abiratérone) à 250 mg, Teva Canada Limitée. † Comprimés ZYTIGA® (acétate d’abiratérone) à 250 mg de Janssen Inc., Canada (achetés au Canada). § Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Lors d’études à doses répétées de 13 et 26 semaines menées chez le rat et de 13 et 39 semaines menées chez le singe, une réduction des taux de testostérone circulante a été observée chez les animaux ayant été exposés à des taux d’abiratérone équivalant, d’après l’ASC, à environ la moitié de l’exposition clinique chez l’être humain. En conséquence de cette variation, des modifications morphologiques et/ou histopathologiques ont été observées dans les organes reproducteurs. Ces modifications comprenaient l’aspermie/hypospermie et l’atrophie ou la diminution du poids des organes du tractus génital masculin et des testicules. Ont également été observées une hypertrophie des glandes surrénales, une hyperplasie des cellules de Leydig, une hyperplasie de l’hypophyse et une hyperplasie des glandes mammaires. Les modifications des organes reproducteurs et des organes sensibles aux androgènes cadrent avec la pharmacologie de l’abiratérone. Après quatre semaines de rétablissement, l’état de tous les organes qui avaient subi des changements liés au traitement s’est partiellement ou complètement normalisé.
Une hypertrophie hépatocellulaire a été observée à la suite d’un traitement chronique à partir de la 13e semaine, mais uniquement chez le rat, à un taux d’exposition à l’abiratérone équivalant, d’après l’ASC, à 0,72 fois l’exposition clinique chez l’être humain. Une hyperplasie des canaux biliaires et des cellules ovales, associée à une hausse du taux sérique de phosphatase alcaline et/ou des concentrations de bilirubine totale, a été observée dans le foie des rats (à un taux d’exposition à l’abiratérone équivalant, d’après l’ASC, à 3,2 fois l’exposition clinique chez l’être humain) et dans le foie des singes (à un taux d’exposition à l’abiratérone équivalant, d’après l’ASC, à 1,2 fois l’exposition clinique chez l’être humain). Après une période de rétablissement de quatre semaines, les paramètres sériques se sont normalisés, tandis que l’hyperplasie des canaux biliaires et des cellules ovales a persisté.
Une augmentation dose-dépendante des cataractes a été observée chez le rat après 26 semaines de traitement entraînant une exposition à l’abiratérone équivalant, d’après l’ASC, à 1,1 fois l’exposition clinique chez l’être humain. L’irréversibilité de ces changements a été constatée après une période de rétablissement de quatre semaines. Chez le singe, aucune cataracte n’a été observée après 13 ou 39 semaines de traitement entraînant une exposition deux fois plus élevée, d’après l’ASC, que l’exposition clinique.
Carcinogénicité : L’acétate d’abiratérone ne s’est pas avéré carcinogène dans une étude de 6 mois menée chez des souris transgéniques (Tg.rasH2). Par contre, dans une étude de carcinogénicité de 24 mois menée chez le rat, il a entraîné une augmentation de la fréquence de néoplasmes à cellules interstitielles du testicule, phénomène que l’on considère comme lié à l’action pharmacologique de l’abiratérone et dont on ignore la portée clinique. L’acétate d’abiratérone n’a pas eu d’effet carcinogène chez le rat femelle.
Génotoxicité : L’abiratérone et son acétate n’ont présenté aucun potentiel génotoxique dans une série de tests standard de génotoxicité, notamment dans le test d’Ames (essai de rétromutations bactériennes in vitro), dans un test in vitro d’aberrations chromosomiques sur des cellules mammaliennes (lymphocytes humains) et dans un test des micronoyaux, réalisé in vivo chez le rat.
Toxicologie relative à la reproduction et au développement : Au cours d’études menées sur la fécondité chez le rat, une réduction du poids des organes reproducteurs, de la numération et de la motilité des spermatozoïdes ainsi qu’une altération de leur morphologie et une baisse de la fécondité ont été observées chez les mâles ayant été traités pendant 4 semaines à raison de ≥ 30 mg/kg/jour. L’accouplement de femelles non traitées avec des mâles ayant reçu 30 mg/kg/jour d’acétate d’abiratérone s’est soldé par une réduction du nombre de corps jaunes, d’implantations et d’embryons vivants, ainsi que par une augmentation du nombre de pertes avant implantation. Chez les mâles, une réversibilité des effets a été observée 16 semaines après l’administration de la dernière dose d’acétate d’abiratérone. Chez les femelles ayant reçu ≥ 30 mg/kg/jour pendant 2 semaines jusqu’au septième jour de la gestation, la fréquence de cycles œstraux irréguliers ou prolongés et de pertes avant implantation a augmenté (300 mg/kg/jour). Aucune différence n’a été notée chez les rates ayant reçu l’acétate d’abiratérone quant aux paramètres relatifs à l’accouplement, à la fécondité et aux portées. Chez les femelles, une réversibilité des effets a été observée 4 semaines après l’administration de la dernière dose d’acétate d’abiratérone. En fonction de la surface corporelle, la dose de 30 mg/kg/jour équivaut chez le rat à environ 0,3 fois la dose de 1000 mg/jour recommandée chez l’être humain.
Bien que l’acétate d’abiratérone n’ait pas présenté de potentiel tératogène lors d’une étude sur les effets toxiques de ce composé sur le développement du rat, de tels effets ont été observés par suite de l’administration de doses de 10, 30 ou 100 mg/kg/jour tout au long de l’organogenèse (jours 6 à 17 de la gestation). Les effets observés comprennent la létalité embryo-fœtale (augmentation du nombre de pertes après implantation, hausse des résorptions et diminution du nombre de fœtus vivants), le retard de développement du fœtus (effets sur le squelette) et des effets sur l’appareil génito-urinaire (dilatation bilatérale des uretères) aux doses ≥ 10 mg/kg/jour, la diminution de la distance anogénitale aux doses ≥ 30 mg/kg/jour et la diminution du poids des fœtus à la dose de 100 mg/kg/jour. L’administration de doses ≥ 10 mg/kg/jour a eu des effets toxiques chez la mère. L’exposition générale (ASC) à laquelle les doses de 10, 30 et 100 mg/kg évaluées chez le rat ont donné lieu correspondait à environ 0,03, 0,1 et 0,3 fois, respectivement, l’ASC chez les patients.
TEVA-ABIRATERONE est contre-indiqué durant la grossesse (voir 2 CONTRE-INDICATIONS et 7.1 Cas particuliers).
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie de ZYTIGA® (comprimés de 250 mg et 500 mg) par Janssen Inc., Numéro de contrôle de la présentation : 15 novembre 2021.