


Monographie de produit - Teva-Citalopram
Modifications majeures récentes apportées à la monographie
Aucune au moment de l’autorisation la plus récente
Table des matières
Certaines sections ou sous-sections sans objet au moment de la plus récente monographie de produit autorisée ne figurent pas aux présentes.
Modifications majeures récentes apportées à la monographie ................................................. 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements pour le professionnel de la santé ..................................................... 5
- 1.
Indications ......................................................................................................................... 5
1.1. Enfants ....................................................................................................................... 5
1.2. Personnes âgées ........................................................................................................ 5
- 2. Contre-indications ............................................................................................................. 5
- 3. Encadré sur les mises en garde et précautions importantes .............................................. 6
- 4.
Posologie et administration ............................................................................................... 7
4.1. Considérations posologiques ..................................................................................... 7
4.2. Dose recommandée et ajustement posologique ....................................................... 8
4.2.1. Arrêt du traitement ..................................................................................................... 8
4.4. Administration ......................................................................................................... 10
4.5. Dose oubliée ............................................................................................................ 10
- 5. Surdosage........................................................................................................................ 10
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................. 12
- 7.
Mises en garde et précautions ......................................................................................... 13
Généralités .......................................................................................................................... 13
Carcinogenèse et génotoxicité ............................................................................................. 13
Fonction cardiovasculaire .................................................................................................... 13
Conduite d’un véhicule et utilisation de machines .............................................................. 14
Système endocrinien et métabolisme ................................................................................. 14
Hématologie ........................................................................................................................ 15
Fonctions hépatique/biliaire/pancréatique ......................................................................... 15
Appareil locomoteur ............................................................................................................ 15
Neurologie ........................................................................................................................... 16
Ophtalmologie ..................................................................................................................... 17
Psychiatrie ........................................................................................................................... 17
Fonction rénale .................................................................................................................... 19
Santé reproductive .............................................................................................................. 19
7.1. Cas particuliers ......................................................................................................... 20
7.1.1. Grossesse ............................................................................................................. 20
7.1.2. Allaitement .......................................................................................................... 21
7.1.3. Enfants ................................................................................................................. 21
7.1.4. Personnes âgées .................................................................................................. 21
- 8.
Effets indésirables ........................................................................................................... 22
8.1. Aperçu des effets indésirables ................................................................................. 22
8.2. Effets indésirables observés au cours des essais cliniques ....................................... 22
8.2.1. Effets indésirables observés au cours des essais cliniques – Enfants ................... 28
8.3. Effets indésirables peu fréquents observés au cours des essais cliniques ............... 28
8.3.1. Effets indésirables peu fréquents observés au cours des essais cliniques – Enfants 28
8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................................... 29
8.5. Effets indésirables signalés après la commercialisation du produit ......................... 29
- 9.
Interactions médicamenteuses ........................................................................................ 30
9.1. Interactions médicamenteuses graves ..................................................................... 30
9.2. Aperçu des interactions médicamenteuses ............................................................. 30
9.3. Interactions médicament-comportement ................................................................ 34
9.4. Interactions médicament-médicament .................................................................... 34
9.5. Interactions médicament-aliments .......................................................................... 41
9.6. Interactions médicament-herbes médicinales ......................................................... 41
9.7. Interactions médicament-épreuves de laboratoire ................................................. 41
- 10.
Pharmacologie clinique ............................................................................................... 41
10.1. Mode d’action ...................................................................................................... 41
10.2. Pharmacodynamie ............................................................................................... 42
10.3. Pharmacocinétique .............................................................................................. 42
- 11. Conservation, stabilité et mise au rebut ...................................................................... 44
Partie 2 : Renseignements scientifiques .................................................................................. 45
- 13. Renseignements pharmaceutiques .............................................................................. 45
- 14.
Essais cliniques ............................................................................................................ 46
14.1. Essais cliniques, par indication ............................................................................. 46
14.3. Études de biodisponibilité comparatives ............................................................. 49
- 16. Toxicologie non clinique .............................................................................................. 49
- 17. Monographie ayant servi de référence ........................................................................ 55
Renseignements sur le médicament, à l’intention des patients ............................................... 56
Partie 1 : Renseignements pour le professionnel de la santé
1. Indications
TEVA-CITALOPRAM (bromhydrate de citalopram) est indiqué pour :
- le soulagement des symptômes de la dépression chez les adultes.
Le taux de rechute était significativement plus bas chez les patients traités par TEVA-CITALOPRAM que chez les patients sous placebo dans le cadre de deux études contrôlées par placebo qui ont été réalisées sur une période de 24 semaines chez des patients qui avaient répondu à 6 ou 8 semaines de traitement aigu par TEVA-CITALOPRAM (voir 14.1. Essais cliniques, par indication). Néanmoins, le médecin qui choisit d’administrer un traitement prolongé par TEVA-CITALOPRAM doit périodiquement réévaluer l’utilité du traitement à long terme chez son patient.
1.1. Enfants
Enfants (< 18 ans) : TEVA-CITALOPRAM n’est pas indiqué chez les patients de moins de 18 ans (voir 7. Mises en garde et précautions, Psychiatrie, Association possible avec des changements comportementaux et émotionnels, y compris l'automutilation).
1.2. Personnes âgées
Personnes âgées (> 65 ans) : D’après les données des études cliniques et l’expérience acquise auprès des personnes âgées, l’innocuité et l’efficacité du médicament seraient différentes chez ces patients et chez le reste de la population (voir 4.2. Dose recommandée et ajustement posologique, Personnes âgées et 7.1.4. Personnes âgées).
2. Contre-indications
- TEVA-CITALOPRAM est contre-indiqué en présence d’hypersensibilité connue au bromhydrate de citalopram, à l’un des ingrédients, médicinal ou non, de la préparation ou aux constituants du contenant. Pour une liste complète des ingrédients, reportez-vous à la section 6. Formes pharmaceutiques, teneurs, composition et conditionnement.
Inhibiteurs de la monoamine-oxydase De graves réactions ont été signalées chez des patients ayant reçu un inhibiteur sélectif du recaptage de la sérotonine (ISRS) en concomitance avec un inhibiteur de la monoamine-oxydase (IMAO) ou avec du moclobémide (un inhibiteur réversible de la monoamine-oxydase), de même que chez des patients ayant commencé à prendre un IMAO peu de temps après avoir cessé de prendre un ISRS (voir 9.2. Aperçu des interactions médicamenteuses, Inhibiteurs de la monoamine-oxydase). L’administration concomitante d’un ISRS et d’un IMAO a été associée à des réactions indésirables graves, parfois mortelles même, notamment : hyperthermie, rigidité,
- myoclonie, instabilité du système nerveux autonome avec risque de fluctuations rapides des signes vitaux, et altération de l’état mental, y compris une agitation extrême progressant vers le délire et le coma. Dans certains cas, les symptômes étaient évocateurs d’un syndrome sérotoninergique.
Par conséquent, le citalopram ne doit pas être administré en association avec un IMAO ou dans les 14 jours suivant l’arrêt d’un traitement par un IMAO (ce qui comprend le linézolide, un antibiotique qui est également un inhibiteur non sélectif réversible de la MAO ainsi que le bleu de méthylène, qui est un IMAO). De même, un délai minimum de 14 jours après l’arrêt d’un traitement par le citalopram doit s’écouler avant d’amorcer un traitement par un IMAO.
- Pimozide Les résultats d’une étude clinique contrôlée indiquent que l’administration concomitante de citalopram et de pimozide est associée à un risque accru de prolongation de l’intervalle QTc que l’administration de pimozide seul. Par conséquent, le citalopram ne doit pas être combiné avec cet antipsychotique. Cette interaction pharmacodynamique apparente, dont on ignore le mécanisme, est survenue en l’absence d’interaction pharmacocinétique cliniquement importante (voir 9.2. Aperçu des interactions médicamenteuses, Médicaments qui prolongent l’intervalle QT).
- Prolongation de l’intervalle QT Le citalopram est contre-indiqué chez les patients que l’on sait présenter une prolongation de l’intervalle QT ou être atteints du syndrome du QT long congénital (voir 7. Mises en garde et précautions, Prolongation de l’intervalle QT et torsades de pointes; 8.5. Effets indésirables signalés après la commercialisation du produit, 9.2. Aperçu des interactions médicamenteuses, Médicaments qui prolongent l’intervalle QT, 4. Posologie et administration et 5. Surdosage).
3. Encadré sur les mises en garde et précautions importantes
- Risque accru d’actes d’automutilation, de comportements agressifs à l’égard des autres ainsi que d’idées et de comportements suicidaires lié à l’emploi d’un antidépresseur.
- Chez tous les patients recevant un antidépresseur, il faut être à l’affût d’une aggravation clinique et de l’apparition de comportements de type agitation et de pensées et comportements suicidaires (voir 7. Mises en garde et précautions, Psychiatrie, Association possible avec des changements comportementaux et émotionnels, y compris l'automutilation).
4. Posologie et administration
4.1. Considérations posologiques
- Enfants : TEVA-CITALOPRAM n’est pas indiqué chez les enfants de moins de 18 ans. Voir 7. Mises en garde et précautions, Psychiatrie, Association possible avec des changements comportementaux et émotionnels, y compris l'automutilation).
- Grossesse : À moins que les bienfaits ne l’emportent nettement sur les risques, TEVA-CITALOPRAM ne doit pas être employé durant la grossesse, en particulier au cours du troisième trimestre, en raison des risques pour la santé du nouveau-né. Voir 7.1.1. Grossesse.
- Personnes âgées : Utiliser des doses plus faibles. Avertir les patients âgés du risque accru de chutes. Les femmes âgées sont exposées à un risque d’hyponatrémie et de SIADH plus élevé. Voir 7.1.4. Personnes âgées.
Diminution de la posologie : Les situations sous-mentionnées commandent l’utilisation de plus faibles doses initiale (10 mg) et maximale (20 mg) quotidiennes :
- patients âgés
- patients atteints d’insuffisance hépatique légère ou modérée
- métaboliseurs lents des substrats du CYP2C19 ou patients prenant de la cimétidine, de l’oméprazole ou d’autres inhibiteurs du CYP2C19, en raison du risque de prolongation de l’intervalle QT
Faire preuve de prudence chez les patients présentant :
- une insuffisance hépatique grave
- une insuffisance rénale grave
- une bradycardie préexistante
Interactions (voir 9. Interactions médicamenteuses)
- Ne pas administrer d’inhibiteurs de la monoamine-oxydase (contre-indiqués) en concomitance. La prise d’un IMAO doit être précédée ou suivie d’un délai d’au moins 14 jours.
- Ne pas administrer de pimozide (contre-indiqué) ou d’escitalopram en concomitance.
Éviter l’emploi du médicament ou l’utiliser avec prudence en cas d’utilisation ou de consommation concomitantes :
- d’autres médicaments agissant sur le SNC;
- d’autres agents sérotoninergiques;
- de médicaments qui prolongent l’intervalle QT;
- de médicaments qui affectent la fonction plaquettaire; ou
- de médicaments qui produisent une hyponatrémie; ou
- d’alcool.
- Réduction graduelle de la posologie. Ne pas mettre fin au traitement brusquement. La diminution de la pose ou l’interruption du traitement doivent être faites graduellement, sous surveillance des symptômes de sevrage.
4.2. Dose recommandée et ajustement posologique
Adultes (< 65 ans)
TEVA-CITALOPRAM doit être administré 1 fois/jour, le matin ou le soir, avec ou sans nourriture :
- Dose habituelle chez l’adulte : 20 mg/jour, par voie orale.
- Augmentation de la dose : il faut habituellement augmenter la dose à intervalles d'au moins une semaine.
- Dose maximale : 40 mg/jour (au besoin, et si elle est bien tolérée), vu le risque d’allongement de l’intervalle QT.
- Il faut utiliser la plus faible dose efficace et la réévaluer périodiquement.
Traitement d’entretien
L’évaluation du citalopram dans le cadre de deux études contrôlées par placebo a révélé que l’effet antidépresseur se maintient pendant des périodes atteignant 24 semaines, après 6 ou 8 semaines de traitement initial (total de 32 semaines) (voir 14.1. Essais cliniques, par indication). Lors de l’étude à doses flexibles, la vaste majorité des patients recevaient 20 ou 40 mg/jour, tant à 12 qu’à 24 semaines. Le traitement d’entretien doit faire appel à la plus faible dose efficace et le médecin doit réévaluer périodiquement la nécessité de poursuivre le traitement.
Substitution d’un IMAO au citalopram ou vice versa
Il doit s’écouler au moins 14 jours entre l’interruption d’un traitement par un IMAO et le début d’un traitement par le citalopram. De même, il doit s’écouler au moins 14 jours entre l’interruption d’un traitement par le citalopram et le début d’un traitement par un IMAO (voir 2. Contre-indications, Inhibiteurs de la monoamine-oxydase).
4.2.1. Arrêt du traitement
Symptômes de retrait
Les effets indésirables sont fréquents lorsque la dose d’un ISRS est abaissée ou que le traitement par un ISRS prend fin, surtout si l’arrêt est soudain. Les réactions signalées le plus souvent sont les suivantes : étourdissements, troubles sensoriels (y compris les paresthésies [p. ex., sensation de chocs électriques]), troubles du sommeil (y compris l’insomnie et les rêves intenses), agitation ou anxiété, nausées et/ou vomissements, tremblements et céphalées. Voir une liste plus complète sous 8.2 Effets indésirables observés dans les essais cliniques, Effets indésirables survenus après l'interrupton du traitement (ou la diminution de la dose).
Habituellement, les symptômes de retrait se manifestent dans les quelques jours qui suivent l'arrêt du traitement, mais on a signalé de rares cas où l'oubli d'une dose avait provoqué leur apparition.
Le risque d'apparition de ces symptômes est fonction de plusieurs facteurs, notamment la durée du traitement, la posologie et le rythme auquel on réduit la dose.
En règle générale, les symptômes de retrait sont légers ou modérés et se résorbent spontanément dans un délai de 2 semaines. Cependant, ils peuvent être sévères chez certains patients et persister (de 2 à 3 mois, voire davantage).
Abandon du traitement par le citalopram
Le traitement par un ISRS y compris le citalopram ne doit PAS être arrêté soudainement en raison du risque d’apparition de symptômes de retrait.
Dans la mesure du possible, le traitement par le citalopram doit être arrêté graduellement sur une période de plusieurs semaines ou mois.
Il faut surveiller les patients en étant à l’affût de symptômes qui pourraient être associés à l’arrêt du traitement. Si des symptômes intolérables surviennent après une diminution de la dose ou l'arrêt du traitement, on doit ajuster la posologie en fonction de la réponse clinique du patient (voir 8.2. Effets indésirables observés dans les essais cliniques, Effets indésirables survenus après l'interrupton du traitement (ou la diminution de la dose)).
Cas particuliers
Enfants (< 18 ans) :
Santé Canada n'a pas autorisé d’indication pour l'usage pédiatrique.
Personnes âgées (≥ 65 ans) :
La demi-vie du citalopram étant plus longue et la clairance plus faible chez les personnes âgées, on doit envisager de prescrire des doses plus faibles et une dose maximale moins élevée que chez les autres patients. On peut envisager une dose de départ de 10 mg/jour, que l’on augmentera progressivement selon les besoins et la tolérance du patient. Chez la plupart des personnes âgées, on recommande une dose unique quotidienne de 20 mg par voie orale. Certains patients peuvent répondre une dose de 10 mg/jour (voir 7.1.4. Personnes âgées). Au besoin, la dose peut être portée à un maximum de 20 mg/jour, si tant est que le patient tolère bien l’augmentation. Comme dans le cas des autres ISRS, il faut se montrer prudent lorsqu’on traite des femmes âgées pouvant être plus vulnérables à des effets indésirables comme l’hyponatrémie et le syndrome de sécrétion inappropriée d’hormone antidiurétique (SIADH) (voir 7. Mises en garde et précautions, Patients diabétiques, Hyponatrémie. Voir aussi 10.3. Pharmacocinétique, Personnes âgées).
Insuffisance hépatique
En cas d’insuffisance hépatique légère ou modérée, on doit s’en tenir aux doses les plus faibles de l’éventail posologique. On recommande donc d’amorcer le traitement par une dose quotidienne orale unique de 10 mg. Le clinicien pourra ensuite augmenter cette dose en fonction de la réponse du patient, selon son bon jugement. Chez les patients présentant une réduction de la fonction hépatique, la dose maximale recommandée est de 20 mg/jour (voir 7. Mises en garde et précautions, Fonctions hépatique/biliaire/pancréatique, Insuffisance hépatique). La présence d’insuffisance hépatique grave commande une prudence encore plus grande.
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire en cas d’insuffisance rénale légère ou modérée. Vu l’absence de données quant aux effets du citalopram sur les paramètres pharmacocinétiques ou pharmacodynamiques en présence d’insuffisance rénale grave, le citalopram doit être utilisé avec prudence chez ces patients.
Métaboliseurs lents des substrats du CYP2C19
Si le génotype du CYP2C19 du patient fait de lui un métaboliseur lent, on recommande de lui prescrire une dose quotidienne de 10 mg pendant les 2 premières semaines de traitement. Par la suite, cette dose pourra être portée à un maximum de 20 mg/jour, selon la tolérance dudit patient (voir 10.3. Pharmacocinétique, Métabolisme). La dose maximale recommandée de TEVA-CITALOPRAM est aussi de 20 mg/jour chez les patients qui reçoivent en concomitance un inhibiteur de la CYP2C19 (p. ex., la cimétidine) à cause du risque d’allongement de l’intervalle QT.
4.4. Administration
TEVA-CITALOPRAM doit être administré une fois par jour, le matin ou le soir, avec ou sans aliments.
4.5. Dose oubliée
Si le patient oublie une dose, il doit prendre la dose suivante au moment prévu.
5. Surdosage
Des cas de surdosage allant jusqu’à 2000 mg ont été observés lors des essais cliniques sur le citalopram racémique, mais aucun décès n’en a découlé. Tous les patients se sont rétablis. Des cas de torsades de pointes ont été signalés dans le cadre du programme de pharmacovigilance chez des patients ayant pris des doses excessives de citalopram (voir 2. Contre-indications; 7. Mises en garde et précautions, Fonction cardiovasculaire, Prolongation de l’intervalle QT et torsades de pointes, 8.5. Effets indésirables signalés après la commercialisation du produit; 9.2. Aperçu des interactions médicamenteuses, Médicaments qui prolongent l’intervalle QT; 4. Posologie et administration). Lorsqu’elles étaient précisées, ces doses étaient de l’ordre de 800 à 1000 mg.
On dispose de peu de données cliniques détaillées concernant le surdosage de citalopram. En outre, dans de nombreux cas, il s’agissait de surdosage mixte faisant intervenir d’autres médicaments ou de l’alcool. Des cas de surdosages non mixtes mortels ont certes été signalés avec le citalopram seul, mais dans la majorité des cas, d’autres médicaments avaient été pris en concomitance. Parmi les surdosages signalés après la commercialisation du citalopram, certains, non mixtes, ont entraîné le décès, alors que d’autres, dans lesquels des doses allant jusqu’à 5200 mg ont été ingérées, n’ont pas été mortels.
Bien que la plupart des victimes se soient remises du surdosage sans séquelles, 3 décès liés à un surdosage de citalopram racémique seul ont été signalés dans la documentation médicale (doses de 2800 mg, 2880 mg et 3920 mg).
Des cas mortels de syndrome sérotoninergique ont été signalés chez des patients qui avaient ingéré des doses excessives de moclobémide (Manerix) et de citalopram (voir 7. Mises en garde et précautions, Neurologie, Toxicité sérotoninergique/Syndrome malin des neuroleptiques (SMN)). Les concentrations plasmatiques de moclobémide se situaient entre 16 et 90 mg/L (plage thérapeutique : 1 à 3 mg/L) et celles du citalopram se situaient entre 0,3 et 1,7 mg (concentration thérapeutique : 0,3 mg/L). Cela signifie qu’une dose relativement faible de citalopram, administrée avec une dose excessive de moclobémide, comporte un risque important pour le patient.
Les symptômes suivants ont été observés dans les cas de surdosage signalés : agitation, arythmies auriculaires et ventriculaires, bradycardie, bloc de branche, arrêt cardiaque, confusion, convulsions, coma, cyanose, étourdissements, modifications de l’ÉCG, hyperventilation, hypotension, hypertension, perte de conscience, mydriase, nausées, élargissement du complexe QRS, prolongation de l’intervalle QT, rhabdomyolyse, convulsions, syndrome sérotoninergique, somnolence, stupeur, transpiration, tachycardie, torsades de pointes, tremblements et vomissements.
Traitement du surdosage
Dégager les voies respiratoires afin d’assurer une ventilation et une oxygénation appropriées. Un lavage gastrique et l’utilisation de charbon activé doivent être envisagés. Le lavage gastrique doit être effectué le plus tôt possible après l’ingestion du toxique. On recommande de surveiller la fonction cardiaque et les signes vitaux, d’instaurer un traitement symptomatique et de recourir à des mesures générales de soutien. Il n’existe aucun antidote spécifique du citalopram.
On recommande également de surveiller l’ÉCG.
Étant donné l’important volume de distribution du citalopram, la diurèse forcée, la dialyse, l’hémoperfusion et l’exsanguinotransfusion sont peu susceptibles d’être bénéfiques.
Dans le traitement du surdosage, la prise de plusieurs médicaments est une possibilité qu’il faut envisager.
Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs et composition
| Voie d’administration | Forme pharmaceutique / Teneurs | Ingrédients non médicinaux |
| Orale | Comprimés / 10 mg, 20 mg et 40 mg de citalopram (sous forme de bromhydrate de citalopram) | Amidon de maïs, cellulose microcristalline, copovidone, croscarmellose sodique, dioxyde de titane, glycérine, hydroxypropylméthylcellulose, lactose monohydraté, stéarate de magnésium et stéarate de polyoxyéthylène. |
Présentation
TEVA-CITALOPRAM (bromhydrate de citalopram) est offert sous forme de comprimés pelliculés blancs.
Comprimés de 10 mg : Comprimés pelliculés plats, biseautés, de couleur blanche et de forme ronde, portant l’inscription C11 d’un côté et unis de l’autre côté. Offerts en flacons de 100 comprimés.
Comprimés de 20 mg : Comprimés pelliculés biconvexes de couleur blanche et de forme ovale, portant l’inscription C12 d’un côté et une rainure de l’autre. Offerts en flacons de 100 et 500 comprimés et en plaquettes alvéolées contenant 30 comprimés.
Comprimés de 40 mg : Comprimés pelliculés biconvexes de couleur blanche et de forme ovale, portant l’inscription C14 d’un côté et une rainure de l’autre. Offerts en flacons de 100 comprimés et en plaquettes alvéolées contenant 30 comprimés.
7. Mises en garde et précautions
Voir 3. Encadré sur les mises en garde et précautions importantes.
Généralités
Abandon du traitement par le citalopram
Le traitement par un ISRS, y compris le citalopram, ne doit PAS être arrêté soudainement en raison du risque d’apparition de symptômes de retrait (voir 4.2.1. Arrêt du traitement).
Carcinogenèse et génotoxicité
Pour connaître les résultats des données obtenues chez l’animal, reportez-vous à la section 16 Toxicologie non clinique, Carcinogénicité et génotoxicité.
Fonction cardiovasculaire
Patients atteints de cardiopathie
Le citalopram n’a pas fait l’objet d’une évaluation systématique chez des patients ayant des antécédents récents d’infarctus du myocarde ou de troubles cardiaques instables. Les patients atteints de tels troubles ont généralement été exclus des études cliniques précédant la commercialisation.
Lors d’essais cliniques, le citalopram a entraîné une diminution légère, mais statistiquement significative de la fréquence cardiaque (voir 8.2. Effets indésirables observés au cours des essais cliniques, Diminution de la fréquence cardiaque). Par conséquent, la prudence s’impose lorsque le citalopram est administré à des patients dont la fréquence cardiaque est déjà lente.
Prolongation de l’intervalle QT et torsades de pointes
Le citalopram peut causer une augmentation dose-dépendante de l’intervalle QT (voir 2. Contre-indications, Prolongation de l’intervalle QT, 8.5. Effets indésirables signalés après la commercialisation du produit, 9.2. Aperçu des interactions médicamenteuses, Médicaments qui prolongent l’intervalle QT, 4. Posologie et administration et 5. Surdosage).
Des cas de torsades de pointes, de fibrillation ventriculaire, d’arrêt cardiaque et de mort subite ont été signalés durant la période de pharmacovigilance. Les torsades de pointes sont des arythmies ventriculaires polymorphes. En règle générale, le risque de torsades de pointes augmente de pair avec l’ampleur de la prolongation de l’intervalle QT (QTc) produite par le médicament. Les torsades de pointes peuvent être asymptomatiques, mais elles peuvent aussi être ressenties sous forme d’étourdissements, de palpitations, de syncope ou de convulsions. Si elles perdurent, les torsades de pointes peuvent dégénérer en fibrillation ventriculaire, voire entraîner la mort subite.
Une étude croisée à répartition aléatoire et double insu contrôlée par placebo et témoin positif a examiné les effets de l’administration de citalopram à raison de 20 mg/jour et de 60 mg/jour sur les intervalles de l’ÉCG (intervalle QTNI corrigé individuellement) de sujets en bonne santé (n = 119) ayant reçu le médicament selon un schéma posologique de doses croissantes multiples (soit 20 mg/jour pendant 9 jours, puis 40 mg/jour pendant 4 jour et enfin 60 mg/jour pendant 9 jours). La différence moyenne maximale entre l’intervalle observé avec le citalopram et celui observé avec le placebo (borne supérieure de l’IC95 % unilatéral) était de 8,5 (10,8) ms dans le cas de la dose de 20 mg/jour et de 18,5 (21,0) ms dans le cas de la dose de 60 mg/jour. Les effets de la dose de 40 mg/jour n’ont pas été étudiés, mais on présume que l’intervalle QTcNI observé avec cette dose devrait se situer aux alentours de 13 ms (valeur estimée).
- La dose de citalopram ne devrait pas dépasser 40 mg/jour.
- Dans le cas des patients dont le génotype du CYP2C19 en fait des métaboliseurs lents ou qui prennent de la cimétidine (ou un autre inhibiteur du CYP2C19) en concomitance, la dose de citalopram ne devrait pas dépasser 20 mg/jour.
- Hypokaliémie et hypomagnésémie doivent être corrigées avant le début du traitement et faire l’objet d’un dépistage périodique.
- On recommande de surveiller l’ÉCG chez les patients présentant des facteurs de risque de torsades de pointes, comme une insuffisance cardiaque congestive, un infarctus du myocarde récent, une bradyarythmie, ainsi que chez les patients qui prennent en concomitance des médicaments qui prolongent l’intervalle QT et chez ceux dont le métabolisme est altéré, p. ex. les insuffisants hépatiques.
Conduite d’un véhicule et utilisation de machines
Dans le cadre d’études réalisées chez des sujets volontaires en bonne santé, l’administration de TEVA-CITALOPRAM à raison de 40 mg/jour n’a pas altéré la fonction cognitive ni la performance psychomotrice. Cependant, les psychotropes peuvent altérer le jugement, la pensée ou les capacités motrices. Il faut donc déconseiller aux patients de conduire un véhicule ou de faire fonctionner des machines dangereuses jusqu’à ce qu’ils soient raisonnablement certains de l’absence d’effets négatifs de TEVA-CITALOPRAM à cet égard.
Système endocrinien et métabolisme
Patients diabétiques
Le citalopram n’a pas fait l’objet d’une évaluation systématique chez des patients diabétiques, puisque le diabète était un critère d’exclusion. Bien que 13 patients aient reçu de l’insuline pendant les études, ce nombre est trop faible pour déterminer si TEVA-CITALOPRAM modifie la réponse à l’insuline. De rares cas d’hypoglycémie ont été signalés. Les ISRS peuvent altérer l’équilibre glycémique (hypoglycémie et hyperglycémie) chez les diabétiques. TEVA-CITALOPRAM doit être utilisé avec prudence chez les diabétiques qui prennent de l’insuline ou d’autres agents antidiabétiques.
Hématologie
Saignements anormaux
La prise d’ISRS ou d’inhibiteurs du recaptage de la sérotonine et de la norépinéphrine (IRSN), TEVA-CITALOPRAM compris, peut augmenter le risque d’épisodes hémorragiques en perturbant l’agrégation plaquettaire. En outre, le risque peut être encore plus grand en cas d’administration concomitante d’acide acétylsalicylique (AAS), d’anti-inflammatoires non stéroïdiens (AINS), de warfarine ou d’autres anticoagulants. Des rapports de cas et des études épidémiologiques (études cas-témoins et études de cohortes) indiquent qu’il existe un lien entre la prise d’agents qui inhibent le recaptage de la sérotonine et la survenue d’hémorragies digestives. Les épisodes hémorragiques associés à l’utilisation d’ISRS ou d’IRSN allaient des ecchymoses, hématomes, épistaxis et pétéchies aux hémorragies mettant en danger la vie du patient.
Les ISRS/IRSN, dont TEVA-CITALOPRAM, peuvent augmenter le risque d’hémorragie du postpartum (voir 7.1. Cas particuliers, 7.1.1. Grossesse, Complications consécutives à l’exposition aux ISRS vers la fin du troisième trimestre).
Les patients doivent être avertis du risque d’hémorragie associée à l’utilisation concomitante de TEVA-CITALOPRAM et d’AINS, d’AAS ou d’autres médicaments qui perturbent la coagulation (voir 9.2. Aperçu des interactions médicamenteuses, Médicaments ayant un effet sur la fonction plaquettaire (AINS, AAS et autres anticoagulants)). La prudence est de mise chez les patients qui ont des antécédents de troubles hémorragiques ou des facteurs de prédisposition (p. ex. thrombocytopénie).
Fonctions hépatique/biliaire/pancréatique
Insuffisance hépatique
Chez les patients présentant une insuffisance hépatique, on a observé une diminution significative de la clairance, de même qu’une augmentation significative des concentrations plasmatiques et de la demi-vie d’élimination de TEVA-CITALOPRAM (voir 10.3. Pharmacocinétique, Populations et cas particuliers, Insuffisance hépatique). Par conséquent, le citalopram doit être administré avec prudence aux patients présentant une insuffisance hépatique et on recommande de réduire la dose maximale (voir 4.2. Dose recommandée et ajustement posologique, Insuffisance hépatique).
Appareil locomoteur
Risque de fractures
Des études épidémiologiques montrent une augmentation du risque de fractures chez les patients qui ont reçu certains antidépresseurs, y compris les ISRS et les IRSN. Il semble que ce risque soit plus élevé durant la phase initiale du traitement, mais une augmentation importante dudit risque a également été observée chez des patients dont le traitement était déjà avancé. La possibilité de fracture est donc un élément à prendre en considération chez les patients qui reçoivent TEVA-CITALOPRAM. Les patients âgés et ceux qui ont d’importants facteurs de risque de fracture doivent en outre être avertis des effets indésirables possibles susceptibles d’augmenter le risque de chutes, comme les étourdissements et l’hypotension orthostatique, en particulier au début du traitement, mais aussi pendant les premiers temps suivant l’arrêt du traitement. Les données préliminaires d’études d’observation montrent qu’il existe une association entre l’administration d’ISRS ou d’IRSN et la diminution de la densité minérale osseuse chez les hommes et les femmes âgés. Par conséquent, d’ici à ce que d’autres informations soient disponibles, on ne peut exclure la possibilité d’un effet de l’administration prolongée d’ISRS ou d’IRSN, TEVA-CITALOPRAM compris, sur la densité minérale osseuse, effet qui peut être préoccupant chez les patients qui souffrent d’ostéoporose ou qui ont des facteurs de risque de fracture importants.
Neurologie
Convulsions
TEVA-CITALOPRAM n’a pas fait l’objet d’évaluations systématiques chez des patients souffrant de crises convulsives, car ces patients ont été exclus des études cliniques précédant la commercialisation de TEVA-CITALOPRAM. Lors des essais cliniques, des crises convulsives sont survenues chez 0,25 % des patients traités par TEVA-CITALOPRAM et chez 0,23 % des patients recevant un placebo. Comme dans le cas des autres antidépresseurs, TEVA-CITALOPRAM doit être administré avec prudence aux patients présentant des antécédents de crises convulsives. Le traitement doit être interrompu en cas de crises convulsives.
Toxicité sérotoninergique/Syndrome malin des neuroleptiques (SMN)
De rares cas de toxicité sérotoninergique, aussi appelée syndrome sérotoninergique, ont été signalés avec TEVA-CITALOPRAM, en particulier lors d’emploi concomitant avec d’autres médicaments sérotoninergiques (voir 9.4. Interactions médicament-médicament).
La toxicité sérotoninergique se caractérise par une excitation neuromusculaire, une stimulation du système nerveux autonome (p. ex. tachycardie et bouffées vasomotrices) et une altération de l’état mental (p. x. anxiété, agitation, hypomanie). D’après les critères d’Hunter, la présence d’un des symptômes suivants durant la prise d’au moins un agent sérotoninergique rend probable le diagnostic de toxicité sérotoninergique :
- clonus spontané;
- clonus inductible ou clonus oculaire avec agitation et diaphorèse;
- tremblements et hyperréflectivité;
- hypertonie et température corporelle > 38 ºC, accompagénes d’un clonus oculaire ou inductible.
De rares cas de syndrome malin des neuroleptiques ont également été signalés avec le citalopram, en particulier lors d’un emploi concomitant de neuroleptiques/antipsychotiques. Comprenant l’hyperthermie, l’hypertonie, l’altération de l’état mental et l’instabilité autonome, les manifestations cliniques du syndrome malin des neuroleptiques chevauchent souvent celles de la toxicité sérotoninergique. Mais contrairement à cette dernière, le syndrome malin des neuroleptiques peut également se manifester par une rigidité musculaire dite en « tuyau de plomb » et par une hyporéflectivité.
L’utilisation concomitante de TEVA-CITALOPRAM et d’un inhibiteur de la monoamine-oxydase, y compris le linézolide et le chlorure de méthylthioninium (bleu de méthylène) est contre-indiquée (voir 2. Contre-indications, Inhibiteurs de la monoamine-oxydase). TEVA-CITALOPRAM doit être employé avec prudence chez les patients qui prennent d’autres médicaments sérotoninergiques ou des antipsychotiques/neuroleptiques. Si l’emploi concomitant de TEVA-CITALOPRAM et d’autres médicaments sérotoninergiques et/ou antipsychotiques/neuroleptiques est justifié sur le plan clinique, une surveillance étroite du patient doit être assurée, surtout au début du traitement et lors de tout ajustement posologique (voir 9.4. Interactions médicament-médicament). La toxicité sérotoninergique et le syndrome malin des neuroleptiques peuvent menacer le pronostic vital. Si l’on soupçonne la présence de l’une ou l’autre de ces affections, il faut songer à interrompre l’administration de TEVA-CITALOPRAM.
Ophtalmologie
Glaucome à angle fermé
Comme les autres antidépresseurs, TEVA-CITALOPRAM peut causer une mydriase pouvant déclencher un glaucome aigu à angle fermé chez le patient dont les angles oculaires sont étroits. Les fournisseurs de soins de santé doivent donc aviser les patients qu'ils doivent obtenir immédiatement une attention médicale si une douleur oculaire, des changements visuels ou de l'œdème et des rougeurs oculaires ou périoculaires surviennent.
Psychiatrie
ASSOCIATION POSSIBLE AVEC DES CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIONNELS, Y COMPRIS L’AUTOMUTILATION
- Enfants : données provenant d’études cliniques contrôlées par placebo
Selon des analyses récentes de la base de données des études cliniques contrôlées par placebo évaluant l’innocuité des ISRS et d’autres nouveaux antidépresseurs, l’emploi de ces médicaments chez des patients de moins de 18 ans peut être associé à des changements comportementaux et émotionnels, y compris un risque accru d’idées et de comportements suicidaires par rapport au placebo.
Les petits dénominateurs dans la base de données des études cliniques, ainsi que la variabilité des taux observés dans le groupe sous placebo, ne permettent pas d’émettre des conclusions fiables sur les profils d’innocuité relative de ces médicaments.
- Adultes et enfants : données additionnelles
Il existe des rapports d’études cliniques et de pharmacovigilance faisant état d’effets indésirables graves de type agitation avec automutilation ou comportement nuisible envers les autres associés à l’emploi des ISRS et d’autres nouveaux antidépresseurs chez des enfants et des adultes. Les effets indésirables de type agitation comprennent entre autres : acathisie, agitation, désinhibition, labilité émotionnelle, hostilité, comportement agressif, dépersonnalisation. Dans certains cas, les événements sont survenus quelques semaines après le début du traitement.
Il est recommandé de procéder à une surveillance clinique rigoureuse des patients de tous âges qui présentent des symptômes d’idées suicidaires ou des signes évocateurs d’un comportement suicidaire possible, y compris la surveillance des changements émotionnels et comportementaux de type agitation.
Selon une méta-analyse réalisée par la FDA et portant sur des essais cliniques comparatifs avec placebo menés auprès d’adultes de 18 à 24 ans atteints de troubles psychiatriques, le risque de comportement suicidaire était plus élevé chez les sujets sous antidépresseur que chez les sujets sous placebo.
Suicide
La dépression est associée à un risque accru d’idées suicidaires, d’automutilation et de suicide (événements de nature suicidaire). Ce risque persiste jusqu’à ce que le patient connaisse une rémission importante. Or comme il peut s’écouler plusieurs semaines avant que l’état du patient ne s’améliore, ce dernier doit demeurer sous surveillance étroite jusqu’à ce qu’une telle amélioration soit constatée. L’expérience clinique montre que le risque de suicide peut augmenter durant les premiers stades du rétablissement. Par conséquent, non seulement les patients très exposés doivent-ils être surveillés de près pendant toute la durée du traitement par TEVA-CITALOPRAM, mais leur hospitalisation doit également être envisagée. Afin de réduire le risque de surdosage, il est essentiel de prescrire la plus faible quantité de médicament permettant une bonne conduite du traitement.
D’autres troubles mentaux pour lesquels on prescrit du citalopram peuvent être associés à une augmentation du risque d’événements de nature suicidaire, états qui peuvent en outre coexister avec le trouble dépressif majeur. On doit donc traiter ces troubles mentaux en prenant les mêmes précautions que celles qu’on observe lorsque l’on traite un trouble dépressif majeur.
Les patients qui ont des antécédents d’événements de nature suicidaire ou qui ont de fortes idéations suicidaires avant le début du traitement risquent davantage d’avoir des idées suicidaires ou d’attenter à leur vie, aussi doivent-ils être surveillés de près pendant le traitement. De plus, le risque de comportement suicidaire pourrait être plus élevé chez les jeunes adultes.
Patients et aidants doivent être informés de surveiller la survenue de tels événements et de consulter un médecin immédiatement si des symptômes de cette nature se manifestent.
(Voir 7. Mises en garde et précautions, Psychiatrie, Association possible avec des changements comportementaux et émotionnels, y compris l’automutilation).
Activation d’épisodes maniaques ou hypomaniaques
Lors d’essais cliniques contrôlés par placebo, dont certains incluaient des patients atteints d’un trouble bipolaire, on a signalé la survenue d’épisodes maniaques ou hypomaniaques chez 0,1 % des 1027 patients traités par TEVA-CITALOPRAM comparativement à aucun des 426 patients sous placebo. L’activation d’un épisode maniaque ou hypomaniaque a aussi été signalée chez un faible pourcentage de patients souffrant de troubles affectifs majeurs et recevant d’autres antidépresseurs commercialisés. La survenue d’un épisode maniaque commande l’arrêt du traitement par TEVA-CITALOPRAM.
Comme dans le cas de tous les médicaments efficaces dans le traitement de la dépression, TEVA-CITALOPRAM doit être utilisé avec prudence chez les patients ayant des antécédents de manie. Le trouble dépressif majeur peut être la première manifestation d’un trouble bipolaire et, comme l’administration monothérapeutique d’antidépresseurs peut augmenter le risque d’épisode maniaque chez ces patients, avant d’amorcer un traitement symptomatique de la dépression, on doit évaluer adéquatement le malade, afin de vérifier s’il est à risque de trouble bipolaire.
Électroconvulsivothérapie (ÉCT)
L’innocuité et l’efficacité de l’emploi concomitant de TEVA-CITALOPRAM et de l’ÉCT n’ont pas été évaluées, aussi la prudence est-elle conseillée.
Fonction rénale
Hyponatrémie
Tout comme dans le cas d’autres ISRS, de rares cas d’hyponatrémie et de syndrome de sécrétion inappropriée d’hormone antidiurétique (SIADH) ont été associés à l’emploi de TEVA-CITALOPRAM. Dans la majorité des cas, les patients étaient des personnes âgées; certains prenaient des diurétiques ou étaient, pour une autre raison, en état d’hypovolémie. Il semble que les femmes âgées constituent un groupe particulièrement exposé.
Insuffisance rénale
Aucun ajustement posologique ne s’impose en présence d’insuffisance rénale légère ou modérée. Étant donné que l’on ne dispose d’aucune donnée quant aux effets de TEVA-CITALOPRAM sur les paramètres pharmacocinétiques ou pharmacodynamiques chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min), TEVA-CITALOPRAM doit être utilisé avec prudence chez ces patients.
Santé reproductive
- Fertilité
Fertilité masculine
Des études chez l’animal montrent que le citalopram peut modifier la qualité des spermatozoïdes (voir 16. Toxicologie non clinique, Toxicologie relative à la reproduction et au développement, Fertilité). Des études de cas chez l’humain ont révélé que l’effet de certains ISRS sur la qualité des spermatozoïdes était réversible. Aucun effet sur la fertilité n’a été observé chez l’humain.
- Fonction sexuelle
Les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) peuvent causer des symptômes de dysfonction sexuelle. Les patients doivent être informés de l’existence de comptes rendus faisant état de cas de dysfonction sexuelle prolongée, dans lesquels les symptômes ont persisté malgré l’interruption du traitement. Voir 8.2. Effets indésirables observés au cours des essais clinique, Dysfonctions sexuelles associées aux ISRS chez l’homme et la femme.
- Risque tératogène
Voir 16. Toxicologie non clinique, Toxicologie relative à la reporduction et au développement.
7.1. Cas particuliers
7.1.1. Grossesse
L’innocuité du citalopram pendant la grossesse n’a pas été établie. Par conséquent, le citalopram ne doit pas être employé pendant la grossesse, à moins que, de l’avis du médecin, les bienfaits potentiels pour la patiente l’emportent nettement sur les risques éventuels pour le fœtus.
Complications consécutives à l’exposition aux ISRS vers la fin du troisième trimestre
Des comptes rendus publiés après la commercialisation du produit indiquent que certains nouveau-nés ayant été exposés à des ISRS comme le citalopram ou à d’autres antidépresseurs vers la fin du troisième trimestre ont dû être hospitalisés pendant une période prolongée, être alimentés par sonde et enfin recevoir un soutien respiratoire, cela en raison de complications pouvant survenir dès l’accouchement. Les manifestations cliniques signalées comprenaient la détresse respiratoire, la cyanose, l’apnée, des convulsions, une instabilité thermique, des troubles de l’alimentation, des vomissements, l’hypoglycémie, l’hypotonie, l’hypertonie, l’hyperréflectivité, des tremblements, l’énervement, l’irritabilité et des pleurs constants. Ces manifestations cadrent avec un effet toxique direct des ISRS ou des antidépresseurs de nouvelle génération, ou encore elles peuvent être dues à un syndrome de sevrage. Il convient de remarquer que dans certains cas, le tableau clinique cadre avec le syndrome sérotoninergique (voir 7. Mises en garde et précautions, Neurologie, Toxicité sérotoninergique/Syndrome malin des neuroleptiques (SMN)).
Le médecin qui administre du citalopram à une femme enceinte qui en est à son troisième trimestre doit prendre soigneusement en considération les risques et les avantages du traitement.
Risque d’HTAPPN et exposition aux ISRS (dont le citalopram)
Des études épidémiologiques sur l’hypertension artérielle pulmonaire persistante du nouveau-né (HTAPPN) ont montré que l’emploi des ISRS (dont le citalopram) pendant la grossesse, en particulier vers la fin de celle-ci, est associé à une augmentation du risque d’HTAPPN. L’HTAPPN, dont la fréquence est de 1 ou 2 naissances vivantes sur 1000 dans la population générale, est associée à une morbidité et une mortalité néonatales appréciables. D’après une étude cas-témoins rétrospective portant sur 377 femmes dont le nouveau-né souffrait d’HTAP à la naissance et 836 femmes dont le nouveau-né était en bonne santé, le risque d’HTAPPN est environ 6 fois plus élevé chez les nouveau-nés ayant été exposés à un ISRS après la 20e semaine de grossesse que chez ceux n’ayant pas été exposés à un antidépresseur pendant la grossesse (risque relatif approché : 6,1; IC95 % : 2,2 – 16,8). De plus, une étude réalisée à partir des données du Swedish Medical Birth Register sur 831 324 bébés nés entre 1997 et 2005 a révélé que le risque d’HTAPPN était environ 2 fois plus élevé chez les femmes qui disaient avoir pris des ISRS pendant le premier trimestre de leur grossesse (risque relatif : 2,4; IC95 % : 1,2 – 4,3) et environ 4 fois plus élevé chez celles qui disaient avoir pris des ISRS non seulement pendant le premier trimestre, mais aussi vers la fin de leur grossesse (risque relatif : 3,6; IC95 % : 1,2 –8,3).
Des données d’observation indiquent que l’exposition aux ISRS/IRSN durant le mois précédant la naissance entraîne une augmentation (inférieure à 2 fois) du risque d’hémorragie du postpartum (voir 7. Mises en garde et précautions, Hématologie, Saignements anormaux).
Traitement par le citalopram pendant la grossesse – Effets sur les nouveau-nés
Lors d'études sur la reproduction chez l'animal, on a constaté qu'à des doses supérieures aux doses thérapeutiques chez l'être humain, le citalopram avait des effets délétères, notamment tératogènes, sur le développement embryonnaire, fœtal et postnatal (voir 16. Toxicologie non clinique, Toxicité relative à la reproduction et au développement). Comme on n'a pas mené d'études en bonne et due forme chez la femme enceinte, on ne devrait prescrire du citalopram pendant la grossesse que si les bienfaits éventuels du traitement l'emportent sur les risques pour le fœtus.
7.1.2. Allaitement
L’innocuité du citalopram pendant l’allaitement n’a pas été établie. Le citalopram est excrété dans le lait maternel. TEVA-CITALOPRAM ne doit pas être administré à des mères qui allaitent, à moins que, de l’avis du médecin traitant, les bienfaits potentiels pour la patiente l’emportent nettement sur les risques éventuels pour le nourrisson, auquel cas ce dernier devra être surveillé de près.
7.1.3. Enfants
Enfants (< 18 ans) : TEVA-CITALOPRAM n’est pas indiqué chez les patients de moins de 18 ans (voir 7. Mises en garde et précautions, Psychiatrie, Association possible avec des changements comportementaux et émotionnels, y compris l’automutilation).
7.1.4. Personnes âgées
Personnes âgées (≥ 65 ans) : On recommande l’administration de doses plus faibles chez les personnes âgées, la dose maximale devant également être moins élevée que pour le reste de la population (voir 4.2. Dose recommandée et ajustement posologique, Personnes âgées). Lors d’essais cliniques précédant la commercialisation, 800 patients âgés (≥ 65 ans) ont reçu du citalopram. Parmi ces patients, 298 étaient âgés de 75 ans ou plus. Lors d’une étude portant sur la pharmacocinétique (n = 11, âge de 73 à 90 ans), on a observé une réduction substantielle de la clairance et une prolongation de la demi-vie. Lors d’une étude de pharmacocinétique dans laquelle les sujets ont reçu des doses multiples, on a constaté qu’à l’équilibre, l’aire sous la courbe (ASC) et la demi-vie du (S)-citalopram observées chez les sujets âgés accusaient une augmentation d’environ 50 % par rapport à celles observées chez les jeunes sujets (voir 10.3. Pharmacocinétique, Population et cas particuliers, Personnes âgées). Lors d’une étude contrôlée par placebo d’une durée de 6 semaines, un nombre à peu près égal de patients a reçu, à titre de dose finale, 20 ou 30 mg/jour de citalopram. Chez environ 5 % des patients, la dose finale était de 10 mg/jour (voir 14.1. Essais cliniques, par indication).
8. Effets indésirables
8.1. Aperçu des effets indésirables
Dans le cadre d’études cliniques précédant la commercialisation, 3652 patients ont reçu du citalopram pour le traitement de la dépression, dont 66 % de femmes et 34 % d’hommes. L’âge moyen des patients était de 50 ans; 70 % des sujets avaient moins de 60 ans (30 % < 40 ans et 40 % de 40 à 59 ans) et 30 % avaient 60 ans ou plus. Les effets indésirables associés au citalopram sont généralement légers et transitoires. Ils s’atténuent habituellement au cours de la première ou de la deuxième semaine de traitement.
8.2. Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Effets indésirables observés lors d’essais à court terme contrôlés par placebo
Effets indésirables ayant mené à l’interruption du traitement
Lors d’essais cliniques de phase III à court terme (4 à 6 semaines) et contrôlés par placebo, 15,9 % des patients (163/1027) traités par le citalopram ont abandonné le traitement en raison d’effets indésirables. Le taux d’abandon dans le groupe placebo était de 7,7 % (33/426).
Les effets indésirables associés à l’interruption du traitement par le citalopram chez 1 % ou plus de patients et dont la fréquence était le double de celle du groupe placebo étaient les suivants : nausées (4,1 % p/r à 0,0 %), insomnie (2,4 % p/r à 1,2 %), somnolence (2,4 % p/r à 1,2 %), étourdissements (2,3 % p/r à 0,7 %), vomissements (1,3 % p/r à 0,0 %), agitation (1,2 % p/r à 0,0 %), asthénie (1,1 % p/r à 0,5 %) et sécheresse de la bouche (1,1 % p/r à 0,2 %).
Fréquence des effets indésirables lors d’études contrôlées par placebo
Le tableau I présente la fréquence des effets indésirables qui sont survenus pendant le traitement chez 1027 patients dépressifs recevant le citalopram à des doses allant de 10 à 80 mg/jour lors d’essais contrôlés par placebo dont la durée maximale était de 6 semaines. Les effets indésirables inclus sont ceux qui sont survenus chez 2 % ou plus des sujets traités par le citalopram et dont la fréquence dans le groupe du citalopram était supérieure à la fréquence observée dans le groupe placebo. Les effets indésirables signalés ont été classés selon la terminologie proposée dans le dictionnaire standard de l’Organisation mondiale de la santé (OMS).
Le médecin prescripteur doit savoir que ces statistiques ne peuvent pas servir à prédire la fréquence des effets indésirables dans un contexte normal de pratique médicale, où les caractéristiques des patients et d’autres facteurs diffèrent de ceux retenus dans les études cliniques. De même, les pourcentages cités ne peuvent pas être comparés avec les statistiques émanant d’autres études cliniques portant sur des utilisations et des traitements différents, et auxquelles participaient des chercheurs différents. En revanche, les statistiques citées peuvent donner au médecin prescripteur une idée de la contribution relative des facteurs médicamenteux et non médicamenteux à l’incidence des effets indésirables au sein de la population étudiée.
Tableau 2 – Fréquence des effets indésirables survenus pendant le traitement* lors d’essais cliniques contrôlés par placebo
| Classification par système et organe / Terme privilégié | Pourcentage de patients ayant signalé l’effet indésirable | ||||
Citalopram (n = 1027) | Placebo (n = 426) | ||||
Appareil digestif Nausées1 Sécheresse de la bouche1 Diarrhée Dyspepsie Vomissements Douleurs abdominales | 20,6 19,4 8,1 4,3 3,9 3,1 | 13,4 12,2 5,4 3,5 2,6 2,1 | |||
Troubles généraux et affections/états liés à la voie d’administration Fatigue Fièvre1 | 5,2 2,4 | 3,1 0,2 | |||
Infections et infestations
Infection des voies respiratoires supérieures
Rhinite
Pharyngite
Sinusite1
5,1
4,9
3,4
2,4
4,7
3,3
2,8
0,2
Troubles du métabolisme et de la nutrition
Anorexie1
4,2
1,6
Troubles du système nerveux
Tremblements
8,4
6,3
Troubles psychiatriques
Somnolence1
Nervosité
Anxiété
Agitation1
Diminution de la libido1
17,3
3,6
3,3
2,4
2,2
9,9
3,5
2,1
0,7
0,2
Troubles rénaux et urinaires
Troubles mictionnels
2,3
2,1
Troubles du système reproducteur et troubles mammaires
Troubles de l’éjaculation1
Impuissance3
Dysménorrhée2 (< 50 ans)
6,2
3,2
2,7
1,1
0,6
1,6
Troubles respiratoires, thoraciques et médiastinaux
Bâillements
2,1
0
Troubles de la peau et du tissu sous-cutané
Diaphorèse
10,5
8,0
* Les effets indésirables inclus sont ceux qui sont survenus chez au moins 2 % des sujets traités par le citalopram et dont la fréquence était plus élevée dans le groupe du citalopram que dans le groupe placebo.
1 Fréquence significativement plus élevée dans le groupe du citalopram (p < 0,05).
2 Dénominateur utilisé : femmes seulement (n = 623 pour le citalopram; n = 245 pour le placebo).
3 Dénominateur utilisé : hommes seulement (n = 404 pour le citalopram; n = 181 pour le placebo).
Les effets indésirables suivants ont été plus fréquents dans le groupe placebo que dans le groupe du citalopram : asthénie, dorsalgie, céphalées, étourdissements, constipation, palpitations, insomnie, vue anormale.
Effets indésirables les plus fréquents
Effets indésirables survenus chez les patients traités par le citalopram pendant les essais cliniques à court terme contrôlés par placebo et dont la fréquence était ≥ 10 % : nausées, sécheresse de la bouche, somnolence et diaphorèse (Tableau 2).
Relation entre la dose et les effets indésirables
Le lien éventuel entre la dose de citalopram et la fréquence d’un effet indésirable a été examiné dans une étude à doses fixes, à court terme et contrôlée par placebo dans laquelle les patients recevaient le citalopram dosé à 10, 20, 40 ou 60 mg/jour. La fréquence de la diarrhée, de la sécheresse de la bouche, de la fatigue, de l’insomnie, de la diaphorèse, des nausées et de la somnolence était proportionnelle à la dose.
Dysfonctions sexuelles associées aux ISRS chez l’homme et la femme
Bien que les dysfonctions sexuelles soient souvent inhérentes à la dépression et à d’autres troubles psychiatriques, de plus en plus de données indiquent que le traitement par les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) pourrait causer des effets indésirables d’ordre sexuel. En outre, des cas de dysfonction sexuelle prolongée dans lesquels les symptômes ont persisté malgré l’interruption du traitement par les ISRS ont été signalés. La question est toutefois difficile à étudier parce que les patients ne déclarent pas spontanément les symptômes de cette nature; on croit donc que les effets indésirables d’ordre sexuel associés aux ISRS sont sous-estimés.
Lors d’essais cliniques à court terme et contrôlés par placebo, la fréquence de la baisse de la libido, des troubles de l’éjaculation (surtout le retard de l’éjaculation et l’absence d’éjaculation) et de l’impuissance chez les sujets dépressifs de sexe masculin recevant le citalopram (n = 404) se chiffrait à respectivement 3,7 %, 6,2 % et 3,2 %. Chez les femmes dépressives recevant le citalopram (n = 623), la fréquence de la baisse de la libido et de l’anorgasmie était respectivement de 1,3 % et de 1,1 %. La fréquence de chacun de ces effets indésirables était ≤ 1 % chez les femmes et les hommes dépressifs recevant un placebo.
Variation du poids
Les patients traités par le citalopram lors d’essais cliniques comparatifs ont subi une perte pondérale d’environ 0,5 kg comparativement à 0 kg dans le groupe placebo.
Diminution de la fréquence cardiaque
Selon les résultats d’analyses rétrospectives des électrocardiogrammes de patients recevant le citalopram (n = 779 < 60 ans et n = 313 ≥ 60 ans) et de patients sous placebo (n = 74 < 60 ans et n = 43 ≥ 60 ans), le citalopram abaisse la fréquence cardiaque. Chez les patients âgés de moins de 60 ans, la diminution moyenne était d’environ 5 bpm alors que chez les patients âgés de 60 ans ou plus, la diminution moyenne oscillait entre 5 et 10 bpm. Après la baisse initiale, la fréquence cardiaque est restée plus basse, mais stable pendant de longues périodes (jusqu’à un an chez plus de 100 patients jeunes et chez plus de 50 patients âgés). L’effet a disparu une semaine environ après l’arrêt du traitement.
Dans une étude à doses fixes d’une durée de 6 semaines dont l’objectif était d’établir un lien entre la dose et la réponse, la diminution moyenne de la fréquence cardiaque oscillait entre 2 et 6 bpm dans l’éventail posologique de 20 à 60 mg/jour, mais l’effet ne semblait pas être lié à la dose ni au sexe. Chez les patients sous placebo, la fréquence cardiaque n’a pas varié. Les différences de fréquence cardiaque entre les patients traités par le citalopram et les patients sous placebo étaient statistiquement significatives. Les paramètres de l’ÉCG, y compris l’intervalle QT, sont demeurés inchangés.
Effets indésirables survenus après l’interruption du traitement (ou la diminution de la dose)
Des effets indésirables ont été signalés à l’arrêt du traitement par le citalopram (surtout après un arrêt brusque), notamment (liste non exhaustive) : étourdissements, rêves inhabituels, troubles sensoriels (entre autres, la paresthésie et la sensation de chocs électriques), agitation, anxiété, indifférence émotionnelle, troubles de la concentration, céphalées, migraines, tremblements, nausées, vomissements, troubles du sommeil (insomnie et rêves intenses compris), confusion, diarrhée, irritabilité, troubles de la vue et transpiration ou tout autre symptôme qui pourrait être cliniquement important.
Ces symptômes sont généralement légers ou modérés et disparaissent d’eux-mêmes, mais ils peuvent être prononcés et/ou persistants chez certains patients. Des symptômes associés à l’interruption du traitement ont également été signalés avec d’autres inhibiteurs sélectifs du recaptage de la sérotonine.
Autres effets indésirables observés pendant l’évaluation du citalopram avant la commercialisation
Les effets indésirables énumérés ci-après sont tous les effets indésirables qui ont été signalés pendant le programme de développement clinique du citalopram (n = 3652). Tous les effets signalés sont inclus, sauf ceux qui ont été énumérés dans le tableau 2 et les effets que l’on a observés chez un seul patient. Il est important de souligner que même si les effets signalés se sont produits pendant le traitement par le citalopram, celui-ci n’est pas nécessairement en cause. Les effets indésirables sont classés selon les critères suivants :
- fréquents : effets indésirables qui sont survenus à une ou plusieurs reprises chez au moins 1 patient sur 100;
- peu fréquents : effets indésirables qui sont survenus chez moins de 1 patient sur 100, mais chez au moins 1 patient sur 1000;
- rares : effets indésirables qui sont survenus chez moins de 1 patient sur 1000.
Troubles généraux et affections/états liés à la voie d’administration : Fréquents : symptômes pseudogrippaux, traumatisme non pathologique, douleur. Peu fréquents : douleur thoracique, œdème, bouffées de chaleur, malaises, frissons. Rares : œdème périphérique, mort subite.
Troubles cardiaques : Fréquents : hypotension orthostatique, tachycardie. Peu fréquents : angine de poitrine, arythmies, bradycardie, insuffisance cardiaque, troubles vasculaires cérébraux, œdème déclive, extrasystoles, bouffées vasomotrices, hypertension, hypotension, infarctus du myocarde, ischémie du myocarde, ischémie périphérique. Rares : aggravation de l’hypertension, bloc de branche, arrêt cardiaque, trouble coronarien, anomalie de l’ÉCG, trouble cardiaque, phlébite, extrasystoles supraventriculaires.
Troubles du système nerveux : Fréquents : migraines, paresthésies. Peu fréquents : démarche anormale, ataxie, convulsions, dysphonie, dystonie, troubles extrapyramidaux, hyperkinésie, hypertonie, hypoesthésie, hypokinésie, contractions musculaires involontaires, crampes dans les jambes, névralgie, trouble de l’élocution, syncope, altération du goût, vertiges. Rares : anomalie de la coordination, grand mal, hyperesthésies, ptosis, perturbation sensorielle, stupeur.
Troubles de l’oreille et du labyrinthe : Peu fréquents : maux d’oreille, acouphènes.
Troubles endocriniens : Rares : goitre, gynécomastie, hypothyroïdie.
Troubles oculaires : Fréquents : accommodation anormale. Peu fréquents : conjonctivite, douleur oculaire, mydriase. Rare : anomalie de l’œil, kératite, photophobie.
Troubles digestifs : Fréquents : flatulence. Peu fréquents : colite, abcès dentaire, dysphagie, éructation, gastrite, gastro-entérite, troubles gastro-intestinaux (non précisés), hémorroïdes, salivation accrue, bruxisme, mal de dents. Rares : appendicite, œsophagite, ulcère gastrique, reflux gastro-œsophagien, gingivite, stomatite, troubles dentaires, stomatite ulcéreuse.
Troubles du système immunitaire : Peu fréquents : réaction allergique, allergies.
Blessure, empoisonnement et complications procédurales : Rare : blessure traumatique.
Troubles sanguins et du système lymphatique : Peu fréquents : anémie, épistaxis, leucocytose, purpura. Rares : trouble de la coagulation, hémorragie gingivale, granulocytopénie, hématome, leucopénie, lymphadénopathies, lymphocytose, embolie pulmonaire.
Troubles hépatobiliaires : Peu fréquents : cholécystite, cholélithiase, augmentation du taux de gamma-glutamyl-transférase, augmentation du taux d’ALT. Rares : bilirubinémie, augmentation du taux d’AST, ictère.
Troubles du métabolisme et de la nutrition : Fréquents : diminution de l’appétit, perte pondérale, gain pondéral. Peu fréquents : intolérance à l’alcool, œdème des jambes, xérophtalmie. Rares : déshydratation, œdème, hypoglycémie, hypokaliémie, augmentation de la phosphatase alcaline, obésité, soif.
Troubles de l’appareil locomoteur et du tissu conjonctif : Peu fréquents : arthralgie, arthrite, arthrose, dystonie, douleur aux jambes, faiblesse musculaire, myalgies. Rares : trouble osseux, bursite, ostéoporose, polyarthrite rhumatoïde, atteinte tendineuse.
Néoplasmes bénins, malins et non spécifiés (y compris les kystes et les polypes) : Rares : cancer du sein chez la femme.
Troubles psychiatriques : Fréquents : rêves anormaux, aggravation de la dépression, amnésie, apathie, confusion, dépression, troubles de la concentration, augmentation de l’appétit, troubles du sommeil, tentative de suicide. Peu fréquents : anomalie de la pensée, agressivité, idées délirantes, dépersonnalisation, abus de drogues, toxicomanie, labilité émotionnelle, euphorie, hallucinations, augmentation de la libido, accès maniaque, névrose, réaction paranoïde, rêves morbides, psychose, dépression psychotique. Rares : réaction catatonique, hystérie, trouble de la personnalité.
Troubles du système reproducteur et troubles mammaires : Fréquents : orgasme anormal. Peu fréquents : aménorrhée, douleur mammaire, lactation non puerpérale, ménorragie, trouble menstruel, trouble pénien, syndrome prémenstruel, trouble prostatique, salpingite, trouble testiculaire, grossesse non désirée, sécheresse vaginale, vaginite. Rares : gonflement des seins, hémorragie vaginale.
Infections et infestations : Peu fréquents : abcès, infection fongique, infection à herpès simplex, otite moyenne, infection virale. Rares : infection bactérienne, candidose, septicémie.
Troubles respiratoires, thoraciques et médiastinaux : Peu fréquents : bronchite, toux, dyspnée, pneumonie. Rares : asthme, bronchospasme, exacerbation des expectorations, laryngite, pneumopathie, trouble respiratoire.
Troubles de la peau et des annexes cutanées : Fréquents : prurit, éruptions cutanées. Peu fréquents : acné, alopécie, dermatite, peau sèche, eczéma, photosensibilisation, psoriasis, éruption cutanée érythémateuse, éruption cutanée maculopapuleuse, changement de couleur de la peau, urticaire. Rares : cellulite, hyposudation, hypertrichose, mélanose, prurit anal.
Troubles rénaux et urinaires : Fréquents : polyurie. Peu fréquents : urines anormales, cystite, hématurie, pollakiurie, incontinence urinaire, rétention urinaire, infection des voies urinaires. Rares : dysurie, œdème facial, oligurie, néphrolithiase, douleur rénale.
8.2.1. Effets indésirables observés au cours des essais cliniques – Enfants
Sans objet.
8.3. Effets indésirables peu fréquents observés au cours des essais cliniques
Voir 8.2 Effets indésirables observés au cours des essais cliniques, Autres effets indésirables observés pendant l’évaluation du citalopram avant la commercialisation.
8.3.1. Effets indésirables peu fréquents observés au cours des essais cliniques – Enfants
Sans objet.
8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Sans objet.
8.5. Effets indésirables signalés après la commercialisation du produit
Les effets indésirables suivants ont été signalés après l’homologation du citalopram, mais comme il s’agit de déclarations spontanées et que ces effets sont survenus au sein de populations dont on ne connaît pas la taille, il est impossible de faire une estimation fiable de leur fréquence ou d’établir un lien de cause à effet avec le traitement par le citalopram.
Tableau 3 – Effets indésirables déclarés spontanément
| Système ou appareil | Effet indésirable |
|---|---|
| Système ou appareil | Effet indésirable |
| Affections/états liés à la grossesse ou à l’accouchement ou périnatals | Avortement spontané/mort fœtale |
| Paramètres biologiques | Diminution des concentrations de médicament, diminution du temps de Quick, augmentation des concentrations de médicament, augmentation du temps de Quick |
| Troubles cardiaques | Torsades de pointes, arythmie ventriculaire, arrêt cardiaque, arrêt cardiorespiratoire, prolongation de l’intervalle QT à l’électrocardiogramme, syndrome du QT long, fibrillation ventriculaire, tachycardie ventriculaire, mort subite |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | Rhabdomyolyse |
| Troubles de l’appareil reproducteur et troubles mammaires | Galactorrhée Femmes : ménométrorragies, hémorragie du postpartum* Hommes : priapisme |
| Troubles de la peau et des tissus sous-cutanés | Œdème de Quincke, ecchymose, nécrolyse épidermique, érythème polymorphe, syndrome de Stevens-Johnson, photosensibilité |
| Troubles digestifs | Hémorragies digestives (y compris rectales), pancréatite, constipation |
| Troubles du métabolisme et de la nutrition | Hyponatrémie, hypokaliémie |
| Troubles du système nerveux | Acathisie, choréo-athétose, dyskinésie, trouble extrapyramidal, trouble moteur, |
| myoclonies, syndrome malin des neuroleptiques, neuropathie, nystagmus, syndrome sérotoninergique, syncope, étourdissements, perturbation de l’attention, dysgueusie | |
| Troubles endocriniens | Hyperprolactinémie, sécrétion inappropriée d’hormone antidiurétique |
| Troubles généraux et affections/états liés à la voie d’administration | Fatigue, aggravation d’une maladie, pyrexie |
| Troubles hépatobiliaires | Hépatite, anomalies des résultats de l’exploration fonctionnelle hépatique |
| Troubles immunitaires | Réaction anaphylactique, hypersensibilité |
| Troubles oculaires | Troubles visuels |
| Troubles psychiques | Trouble de l’orgasme (femmes), bruxisme, confusion, délire, hypomanie, crise de panique, instabilité, syndrome de sevrage, rêves inhabituels |
| Troubles rénaux et urinaires | Insuffisance rénale aigue |
| Troubles sanguins et du système lymphatique | Éosinophilie, anémie hémolytique, pancytopénie, thrombocytopénie |
| Troubles vasculaires | Hypotension orthostatique, vasodilatation |
* Cet événement a été signalé pour la classe thérapeutique des ISRS/IRSN.
9. Interactions médicamenteuses
9.1. Interactions médicamenteuses graves
- Inhibiteurs de la monoamine-oxydase : voir 2. Contre-indications, Inhibiteurs de la monoamine oxidase.
- Pimozide : voir 2. Contre-indications, Pimozide.
9.2. Aperçu des interactions médicamenteuses
Alcool
Bien que le citalopram n’ait pas potentialisé les effets de l’alcool sur la fonction cognitive et la performance psychomotrice chez des sujets volontaires, l’usage concomitant d’alcool et du citalopram doit être évité.
Cimétidine
La dose de citalopram ne doit pas dépasser 20 mg/jour chez les patients sous cimétidine.
Médicaments agissant sur le système nerveux central (SNC)
Les interactions potentielles entre le citalopram et d’autres médicaments agissant sur le SNC n’ont pas fait l’objet d’études spécifiques. Toutefois, comme le citalopram agit principalement sur le SNC, on doit se montrer aussi prudent que dans le cas des autres ISRS lorsqu’on le prescrit en association avec d’autres agents d’action centrale.
Isoenzymes du cytochrome P450
Des études in vitro effectuées avec des microsomes hépatiques humains indiquent que la biotransformation du citalopram en métabolites déméthylés dépend à la fois des isoenzymes CYP2C19 et CYP3A4 et, dans une moindre mesure, de l’isoenzyme CYP2D6. Des études ont également révélé que le citalopram est un faible inhibiteur des isoenzymes CYP2D6 et CYP2C19, de même qu’un inhibiteur faible, voire négligeable, des isoenzymes CYP3A4, CYP1A2, CYP2C9 et CYP2E1. Bien que le citalopram risque peu d’être associé à des interactions médicamenteuses cliniquement significatives, la prudence est de rigueur lorsqu’on l’utilise chez des patients qui prennent d’autres médicaments métabolisés principalement par le CYP2D6 et dont l’indice thérapeutique est étroit.
Une étude in vitro effectuée avec des microsomes hépatiques humains a montré que, par rapport aux valeurs observées chez les témoins, la formation du desméthylcitalopram, métabolite du citalopram, est de 45 % à 60 % plus lente en présence de kétoconazole, et de 75 % à 85 % en présence d’oméprazole. Comme il n’existe pas de données provenant d’études à doses multiples sur la pharmacocinétique, on doit envisager le risque de diminution de la clairance du citalopram lorsqu’il est administré en concomitance avec un puissant inhibiteur du CYP3A4 (p. ex. kétoconazole, itraconazole, fluconazole ou érythromycine) ou un puissant inhibiteur du CYP2C19 (p. ex. oméprazole, esoméprazole, fluvoxamine, lansoprazole, ticlopidine).
En raison du risque de prolongation de l’intervalle QT, la dose de citalopram ne doit pas dépasser 20 mg/jour chez les patients qui prennent un inhibiteur du CYP2C19 en concomitance.
En outre, l’administration d’une dose unique d’escitalopram en concomitance avec un traitement par la cimétidine (doses multiples) — inhibiteur non spécifique du CYP — a entraîné d’importantes modifications de la plupart des paramètres pharmacocinétiques de l’escitalopram. Or comme les voies métaboliques de l’escitalopram et du citalopram sont qualitativement semblables, le risque d’interaction devrait normalement être comparable pour ces deux substances. On peut donc extrapoler à partir d’études antérieures sur l’escitalopram.
Plusieurs chercheurs admettent dans leurs publications scientifiques que les principaux constituants du jus de pamplemousse peuvent inhiber l’activité du CYP3A4. Le citalopram est également métabolisé par d’autres enzymes qui ne sont pas perturbées par le jus de pamplemousse, soit le CYP2C19 et le CYP2D6.
Médicaments ayant un effet sur la fonction plaquettaire (AINS, AAS et autres anticoagulants)
La libération plaquettaire de sérotonine joue un rôle important dans l’hémostase. Des études épidémiologiques de cohortes ou cas-témoins font ressortir un lien entre la prise de psychotropes qui interfèrent avec le recaptage de la sérotonine et la survenue d’une hémorragie digestive haute. Ces études indiquent également que la prise concomitante d’AINS, d’AAS ou d’un autre anticoagulant peut potentialiser le risque d’hémorragie.
On a observé une modification des effets anticoagulants, y compris une augmentation des saignements, lorsqu’un ISRS ou un IRSN était administré en même temps que la warfarine. Il faut suivre de près les patients sous warfarine lorsqu’on entreprend ou qu’on interrompt un traitement par le citalopram (voir 7. Mises en garde et précautions, Saignements anormaux).
Médicaments qui prolongent l’intervalle QT
On recommande de surveiller l’ÉCG chez les patients qui reçoivent du citalopram en concomitance avec des médicaments qui prolongent l’intervalle QT (voir 2. Contre-indications, Prolongation de l’intervalle QT, 7. Mises en garde et précautions, Fonction cardiovasculaire, Prolongation de l’intervalle QT et torsades de pointes, 8.5. Effets indésirables signalés après la commercialisation du produit, 9.2. Aperçu des interactions médicamenteuses, Cimétidine et Isoenzymes du cytochrome P450, 4. Posologie et administration).
Médicaments qui prolongent l’intervalle QT/QTc
L’administration concomitante de citalopram et d’un autre médicament qui prolonge l’intervalle QT/QTc doit être considérée avec soin, afin de déterminer si les avantages du traitement l’emportent sur les risques. La liste ci-dessous, qui ne se veut pas exhaustive, présente quelques-uns des médicaments associés à une prolongation de l’intervalle QT/QTc et/ou à des torsades de pointes. La classe chimique/pharmacologique est précisée si certains agents de ladite classe — mais pas forcément la totalité — ont été associés à une prolongation de l’intervalle QT/QTc et/ou à des torsades de pointes.
- antiarythmiques de classe IA (p. ex. procaïnamide, disopyramide);
- antiarythmiques de classe III (p. ex. amiodarone, sotalol, ibutilide);
- antiarythmiques de classe IC (p. ex. propafénone);
- antipsychotiques (p. ex. chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone);
- antidépresseurs (p. ex. fluoxétine, venlafaxine), y compris des antidépresseurs tricycliques/tétracycliques (p. ex. amitriptyline, imipramine, maprotiline);
- opioïdes (p. ex. méthadone);
- macrolides et antibiotiques analogues (p. ex. érythromycine, clarithromycine, télithromycine, tacrolimus);
- quinolones (p. ex. moxifloxacine, lévofloxacine, ciprofloxacine);
- antipaludiques (p. ex. quinine, chloroquine);
- antifongiques azolés (p. ex. kétoconazole, fluconazole, voriconazole);
- dompéridone; antagonistes des récepteurs de la 5-hydroxytryptamine (5-HT3) (p. ex. ondansétron);
- inhibiteurs des tyrosine-kinases (p. ex. sunitinib, nilotinib, lapatinib);
- inhibiteurs des histone-désacétylases (p. ex. vorinostat);
- agonistes des récepteurs bêta2-adrénergiques (p. ex. salmétérol, formotérol).
L’emploi du citalopram doit être considéré avec soin chez les patients qui prennent concomitamment des médicaments susceptibles de perturber l’équilibre électrolytique (voir 7. Mises en garde et précautions, Fonction rénale, Hyponatrémie), notamment dans le cas des agents ci-dessous :
- diurétiques de l’anse, diurétiques thiazidiques et agents apparentés;
- laxatifs et lavements;
- amphotéricine B;
- corticostéroïdes en doses élevées.
Inhibiteurs de la monoamine-oxydase (IMAO)
L’administration concomitante d’un inhibiteur sélectif du recaptage de la sérotonine (ISRS) et d’un inhibiteur de la monoamine-oxydase (IMAO) a été associée à des réactions indésirables graves, parfois mortelles, notamment : hyperthermie, rigidité, myoclonie, instabilité du système nerveux autonome avec risque de fluctuations rapides des signes vitaux, et altération de l’état mental, y compris une agitation extrême progressant vers le délire et le coma. Ces réactions ont aussi été signalées chez des patients qui avaient récemment mis fin à leur traitement par un ISRS et venaient d’amorcer un traitement par un IMAO. Dans certains cas, les symptômes étaient évocateurs du syndrome sérotoninergique ou du syndrome malin des neuroleptiques. Par conséquent, le citalopram ne doit pas être administré en association avec un IMAO ou dans les 14 jours suivant l’arrêt d’un traitement par un IMAO (ce qui comprend le linézolide, un antibiotique qui est également un inhibiteur non sélectif réversible de la MAO ainsi que le bleu de méthylène, qui est un IMAO). De même, un délai minimum de 14 jours après l’arrêt d’un traitement par le citalopram doit s’écouler avant d’amorcer un traitement par un IMAO (voir 2. Contre-indications, Inhibiteurs de la monoamine-oxydase).
Médicaments sérotoninergiques
Compte tenu du mode d’action du citalopram et du risque de syndrome sérotoninergique, il faut se montrer prudent si l’on administre le citalopram en concomitance avec d’autres agents susceptibles d’agir sur les voies sérotoninergiques, comme le tryptophane, les triptans, les inhibiteurs du recaptage de la sérotonine, le lithium, le millepertuis, le fentanyl et ses analogues, le dextrométhorphane, les opioïdes (incluant la méthadone, la buprénorphine et le tramadol, le fentanyl et ses analogues, le tapentadol, la mépéridine et la pentazocine (voir 7. Mises en garde et précautions, Neurologie, Toxicité sérotoninergique/Syndrome malin des neuroleptiques (SMN)). L’utilisation concomitante de citalopram et d’IMAO (y compris le linézolide et le bleu de méthylène) est contre-indiquée (voir 2. Contre-indications, Inhibiteurs de la monoamine-oxydase).
Triptans (agonistes de la 5-HT1)
Des cas de syndrome sérotoninergique potentiellement mortels ont été signalés lors de l’emploi concomitant d’inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) ou d’inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) et de triptans. Si l’état clinique du patient justifie l’administration concomitante de citalopram et d’un triptan, on recommande une étroite surveillance du patient, surtout au début du traitement et lors de toute augmentation posologique (voir 7. Mises en garde et précautions, Neurologie, Toxicité sérotoninergique/Syndrome malin des neuroleptiques (SMN)).
Escitalopram (p. ex. CIPRALEX)
Le citalopram est un mélange racémique dont l’effet pharmacologique provient de l’énantiomère S. Comme l’escitalopram est l’isomère actif du mélange racémique, ces deux agents ne doivent pas être administrés en concomitance.
Autres médicaments
Aucune interaction pharmacodynamique n’a été observée lors d’essais cliniques où le citalopram a été administré en concomitance avec des benzodiazépines (anxiolytiques/hypnotiques), des analgésiques (AINS et non-AINS), des antihistaminiques, des antihypertenseurs ou d’autres agents cardiovasculaires. Les interactions pharmacocinétiques entre le citalopram et ces médicaments n’ont pas fait l’objet d’études spécifiques.
9.3. Interactions médicament-comportement
Voir 7. Mises en garde et précautions, Psychiatrie, Association possible avec des changements comportementaux et émotionnels, y compris l’automutilation.
9.4. Interactions médicament-médicament
Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu.
Les études décrites dans la présente section ont été effectuées chez de jeunes volontaires en bonne santé, des hommes pour la plupart. En outre, certaines études, à savoir celles qui portaient sur les interactions avec le métoprolol, la warfarine, la digoxine, l’imipramine et la lévomépromazine, utilisaient une dose unique de ces médicaments, alors que le citalopram était administré à plusieurs reprises afin d’atteindre l’état d’équilibre. Par conséquent, on ne dispose pas de données recueillies chez des patients qui recevaient ces médicaments de façon continue à des doses thérapeutiques.
Tableau 4 – Interactions médicament-médicaments établies ou potentielles
| Dénomination commune du ou des produits médicamenteux | Source de preuve | Effet | Recommandations cliniques | |
|---|---|---|---|---|
| Dénomination commune du ou des produits médicamenteux | Source de preuve | Effet | Recommandations cliniques | |
| Dénomination commune du ou des produits médicamenteux | Source de preuve | Effet | Recommandations cliniques | |
| Dénomination commune du ou des produits médicamenteux | Source de preuve | Effet | Recommandations cliniques | |
| Dénomination commune du ou des produits médicamenteux | Source de preuve | Effet | Recommandations cliniques | |
| Dénomination commune du ou des produits médicamenteux | Source de preuve | Effet | Recommandations cliniques | |
| Dénomination commune du ou des produits médicamenteux | Source de preuve | Effet | Recommandations cliniques | |
| Carbamazépine | EC | La carbamazépine, dont la dose a été augmentée à 400 mg/jour, a été administrée seule pendant 21 jours, puis en concomitance avec le citalopram (40 mg/jour) pendant 14 autres jours. Le citalopram n’a pas modifié les concentrations plasmatiques de la carbamazépine, un substrat du CYP3A4, ni de son métabolite, la carbamazépine époxydée. | Comme la carbamazépine est un inducteur des enzymes microsomiales, le risque d’augmentation de la clairance du citalopram sous l’effet de l’administration de la carbamazépine doit être envisagé si les deux médicaments sont administrés en concomitance. | |
| Cimétidine | EC | Le citalopram a été administré à raison de 40 mg/jour pendant 29 jours. Au cours des 8 derniers jours du traitement, de la cimétidine (400 mg deux fois par jour) a été ajoutée au schéma thérapeutique. En présence de cimétidine, un puissant inhibiteur du cytochrome P450 (CYP2D6, CYP3A4 et CYP1A2) hépatique, la Cmax et l’ASC du citalopram ont augmenté de respectivement 39 % et 41 %. | La prudence s’impose lorsque de fortes doses de citalopram et de cimétidine sont administrées simultanément. La dose maximale de citalopram recommandée est de 20 mg/jour chez les patients qui prennent de la cimétidine en concomitance. | |
| Digoxine | EC | L’administration de citalopram (40 mg/jour pendant 21 jours) n’a pas modifié les paramètres pharmacocinétiques de la digoxine (dose unique de 1 mg), mais les concentrations sériques du citalopram étaient légèrement plus faibles en présence de digoxine. | ||
| Escitalopram | T | L’escitalopram est l’isomère actif du citalopram racémique. | Les deux agents ne doivent pas être administrés en concomitance. | |
| Imipramide/Désipramine | EC | L’administration concomitante de citalopram (40 mg/jour pendant 10 jours) et de l’imipramine, un antidépresseur tricyclique (dose unique de 100 mg) n’a pas modifié les paramètres pharmacocinétiques de l’un ou l’autre des médicaments. Cependant, en présence du citalopram, la concentration de désipramine, le métabolite de l’imipramine, a augmenté d’environ 50 %, et sa demi-vie a été prolongée. Les résultats indiquent que le citalopram n’entrave | On ignore la portée clinique de cette observation. L’administration concomitante de citalopram et d’imipramine/désipramine commande la prudence. | |
| pas la déméthylation de l’imipramine en désipramine, mais qu’il inhibe le métabolisme de la désipramine en son métabolite 2-hydroxylé. L’imipramine et la désipramine sont tous deux des substrats du CYP2D6. | ||||
| Kétoconazole | EC | L’administration concomitante de citalopram (dose unique de 40 mg) et de kétoconazole (dose unique de 200 mg), puissant inhibiteur du CYP3A4, a abaissé de 21 % la Cmax du kétoconazole, mais n’a pas modifié les paramètres pharmacocinétiques du citalopram. | ||
| Lévomépromazine | EC | L’administration concomitante de citalopram (40 mg/jour pendant 10 jours) et d’une dose unique de 50 mg de lévomépromazine (inhibiteur du CYP2D6) n’a pas modifié les paramètres pharmacocinétiques de l’un ou l’autre des médicaments. | ||
| L’administration concomitante de citalopram (40 mg/jour | Comme le lithium peut augmenter la neurotransmission | |||
| Lithium | EC | pendant 10 jours) et de lithium (30 mmol/jour pendant 5 jours) n’a aucunement modifié les paramètres pharmacocinétiques de l’un ou l’autre des médicaments. | sérotoninergique, l’administration concomitante de ces deux médicaments commande la prudence. | |
| Métoprolol | EC | L’administration concomitante de citalopram (40 mg/jour pendant 22 jours) et de métoprolol, un bêta-bloquant adrénergique (dose unique de 150 mg), a fait doubler les concentrations plasmatiques du métoprolol. Cependant, l’effet du métoprolol, substrat du CYP2D6, sur la tension artérielle et la fréquence cardiaque n’a pas été modifié. | ||
| Oméprazole | EC | Inhibiteur du CYP2C19 | L’administration concomitante d’oméprazole (30 mg une fois par jour pendant 6 jours), inhibiteur du CYP2C19, et d’escitalopram (dose unique de 20 mg le 5e jour) a entraîné une augmentation de l’ASC et de la Cmax de l’escitalopram d’environ 50 % et 10 %, respectivement. En raison du risque de prolongation de l’intervalle QT, on | |
| recommande que la dose maximale de citalopram ne dépasse pas 20 mg/jour chez les patients qui prennent un inhibiteur du CYP2C19 en concomitance. | ||||
| Pimozide | EC | L’administration concomitante d’une dose unique de 2 mg de pimozide, un antipsychotique, et de 40 mg de citalopram une fois par jour pendant 11 jours lors d’une étude croisée à double insu menée chez de jeunes adultes en bonne santé a été associée, par rapport à l’administration du pimozide et d’un placebo, à une hausse moyenne d’environ 12 ms de l’intervalle QTc au tmax. On ignore quel est le mécanisme de cette interaction pharmacodynamique apparente, qui ne s’accompagnait pas d’une interaction pharmacocinétique significative sur le plan clinique. | L’utilisation concomitante de citalopram et de pimozide est contre-indiquée (voir 2. Contre-indications, Pimozide). | |
Ritonavir (substrat de la CYP3A4) | EC | L’administration concomitante d’une dose unique de ritonavir (600 mg), substrat et puissant inhibiteur du CYP3A4, | ||
| et d’escitalopram (20 mg) n’a pas modifié les paramètres pharmacocinétiques de l’un ou l’autre des médicaments. | ||||
| Théophylline | EC | L’administration concomitante de citalopram (40 mg/jour pendant 21 jours) et de théophylline, substrat du CYP1A2 (dose unique de 300 mg), n’a pas modifié les paramètres pharmacocinétiques de la théophylline. | ||
| Triazolam | EC | L’administration concomitante de citalopram (augmentation posologique jusqu’à 40 mg/jour sur 28 jours) et de triazolam, substrat du CYP3A4 (dose unique de 0,25 mg), n’a pas entraîné de modification significative des paramètres pharmacocinétiques de l’un ou l’autre des médicaments. | ||
| Warfarine | EC | L’administration de citalopram (40 mg/jour pendant 21 jours) n’a pas modifié les paramètres pharmacocinétiques ou pharmacodynamiques | ||
| (temps de Quick) d’une dose unique de 25 mg de warfarine, substrat du CYP3A4 et du CYP2C9. | ||||
EC : Essai clinique; T : Interaction théorique
9.5. Interactions médicament-aliments
Bien qu’il soit théoriquement possible que des interactions pharmacocinétiques découlent de la prise du citalopram et de la consommation concomitante de jus de pamplemousse, la survenue d’une telle interaction est considérée comme improbable (voir 9.2 Aperçu des interactions médicamenteuses, Cimétidine et Isoenzymes du cytochrome P450).
9.6. Interactions médicament-herbes médicinales
Millepertuis : Tout comme dans le cas des autres ISRS, l’administration concomitante de citalopram et de millepertuis peut donner lieu à des interactions pharmacodynamiques et entraîner ainsi des effets indésirables.
9.7. Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10. Pharmacologie clinique
10.1. Mode d’action
Le citalopram est un inhibiteur hautement sélectif et puissant du recaptage de la sérotonine (5-hydroxytryptamine ou 5-HT) dont les effets sur le recaptage neuronal de la noradrénaline (NA) et de la dopamine (DA) sont minimes. L’effet antidépresseur serait attribuable à la capacité qu’a le citalopram d’inhiber le recaptage de la sérotonine dans les neurones du système nerveux, potentialisant ainsi l’activité de ce neuromédiateur. Chez le rat, un traitement prolongé (14 jours) par le citalopram n’a pas conduit à une tolérance à l’inhibition du recaptage de la sérotonine.
Le citalopram est un mélange racémique dont l’énantiomère S(+) assure les effets pharmacologiques. L’énantiomère R(–) contribue peu à l’activité du citalopram.
10.2. Pharmacodynamie
Le citalopram n’a aucune affinité, ou alors une affinité très faible, pour un grand nombre de récepteurs, notamment les récepteurs sérotoninergiques 5-HT1A, 5-HT2, les récepteurs dopaminergiques D1 et D2, les récepteurs adrénergiques α1, α2 et β, les récepteurs histaminergiques H1, les récepteurs muscariniques ainsi que les récepteurs des benzodiazépines et des opiacés.
Comme les autres ISRS, le citalopram peut augmenter la prolactinémie, effet qui découle de la stimulation de la prolactine par la sérotonine (voir 8.5 Effets indésirables signalés après la commercialisation du produit).
10.3. Pharmacocinétique
Tableau 5 – Résumé des paramètres pharmacocinétiques du citalopram chez des hommes sains volontaires
| Cmax (nmoL/L) | Tmax (h) | t½ (h) | AUC0-∞ (nmol/L*h) | CL (L/min) | Vdβ (L/kg) | |
|---|---|---|---|---|---|---|
| Moyenne | 122 | 4 | 37 | 5118 | 0.33 | 12.3 |
Absorption
Après l’administration d’une dose unique de citalopram (40 mg) par voie orale à des volontaires de sexe masculin en bonne santé, les concentrations sanguines maximales ont été atteintes dans un délai approximatif de 4 heures (variant de 1 à 6 heures). La biodisponibilité absolue du citalopram était d’environ 80 % (variant de 52 % à 93 %) par rapport à la dose administrée par voie intraveineuse. La prise de nourriture n’exerce aucune influence sur l’absorption.
Distribution
Après une perfusion intraveineuse chez des volontaires de sexe masculin en bonne santé, le volume de distribution apparent (Vd)β était d’environ 12 L/kg (variant de 9 à 17 L/kg), ce qui dénote une distribution tissulaire marquée; lorsque le médicament était administré par voie orale, le (Vd)β était d’environ 17 L/kg (variant de 14 à 21 L/kg). Le taux de fixation du citalopram et de ses métabolites déméthylés aux protéines du plasma humain est d’environ 80 %.
Les paramètres pharmacocinétiques d’une dose unique et de doses multiples de citalopram sont linéaires et proportionnels à la dose dans l’éventail posologique de 10 à 60 mg/jour. Les concentrations plasmatiques à l’état d’équilibre sont atteintes en 1 à 2 semaines. À une dose quotidienne de 40 mg, la concentration plasmatique moyenne est d’environ 83 ng/mL (n = 114), les extrêmes étant de 30 et 200 ng/mL. Le citalopram ne s’accumule pas durant un traitement prolongé. On n’a pas établi de relation nette entre les concentrations plasmatiques de citalopram et la réponse au traitement ou les effets indésirables.
Métabolisme
Le citalopram est métabolisé par le foie en desméthylcitalopram (DCT), en didesméthylcitalopram (DDCT), en citalopram-N-oxyde ainsi qu’en un dérivé désaminé de l’acide propionique. Des études in vitro ont démontré que le DCT, le DDCT et le citalopram-N-oxyde inhibent aussi le recaptage neuronal de la sérotonine, mais ils sont moins sélectifs et moins puissants que la molécule mère et leur portée clinique est mineure. Le citalopram inchangé est le principal composé retrouvé dans le plasma.
Des études in vitro indiquent que la biotransformation du citalopram en métabolites déméthylés dépend à la fois des isoenzymes CYP2C19 et CYP3A4 et, dans une moindre mesure, de l’isoenzyme CYP2D6. Chez les métaboliseurs lents (CYP2C19), on recommande une dose initiale de 10 mg (voir 4.2. Dose recommandée et ajustement posologique, Métaboliseurs lents des substrats du CYP2C19).
Élimination
La demi-vie d’élimination du citalopram (t½β) est d’environ 37 heures (variant de 30 à 42 heures), ce qui autorise la recommandation d’une seule prise quotidienne. La clairance plasmatique systémique (ClS) du citalopram est de 0,33 L/min. Le citalopram est principalement éliminé par le foie (85 %) et, dans une moindre mesure, par les reins; environ 12 % (variant de 6 % à 21 %) de la dose quotidienne est excrétée dans les urines sous forme de citalopram inchangé.
Populations et cas particuliers
- Enfants : L’emploi du citalopram n’est pas indiqué chez les patients de moins de 18 ans (voir 1.1. Enfants).
- Personnes âgées : Des patients âgés (4 hommes et 7 femmes âgés de 73 à 90 ans) ont reçu une dose de 20 mg/jour de citalopram pendant 3 à 4 semaines. Chez ces sujets âgés, on a observé des concentrations plasmatiques à l’état d’équilibre élevées (106 ng/mL), une demi-vie prolongée (1,5 à 3,75 jours) et une diminution de la clairance (0,08 à 0,3 L/min). L’élévation des concentrations plasmatiques de citalopram est survenue à un âge plus bas chez la femme que chez l’homme. Au sein de cette population de patients, on recommande des doses plus faibles et une dose maximale plus faible de citalopram (voir 7.1.4. Personnes âgées et 4.2. Dose recommandée et ajustement posologique, Personnes âgées).
Insuffisance hépatique : Les paramètres pharmacocinétiques du citalopram ont été comparés chez des patients souffrant d’une insuffisance hépatique (3 femmes et 6 hommes âgés de 41 à 60 ans) et chez 12 volontaires de sexe masculin en bonne santé (âgés de 21 à 43 ans). Chez les patients présentant une insuffisance hépatique, la demi-
- vie du citalopram était environ 2 fois plus longue (83 heures par rapport à 37 heures), et on a observé une augmentation de 61 % des concentrations de citalopram à l’état d’équilibre et une diminution de 37 % de la clairance du citalopram administré par voie orale. Ainsi, en présence d’insuffisance hépatique, on doit utiliser le citalopram avec prudence et prescrire une dose maximale plus faible (voir 7. Mises en garde et précautions, Insuffisance hépatique et 4.2. Dose recommandée et ajustement posologique, Insuffisance hépatique).
- Insuffisance rénale : Chez des patients qui présentaient une insuffisance rénale légère ou modérée (4 femmes et 3 hommes âgés de 30 à 55 ans), le citalopram a été éliminé plus lentement que chez 12 volontaires de sexe masculin en bonne santé (âgés de 21 à 43 ans), la demi-vie étant de 49 heures par rapport à 37 heures. Toutefois, une insuffisance rénale légère ou modérée n’a pas eu d’influence marquée sur la cinétique du citalopram. À l’heure actuelle, on ne dispose d’aucune donnée sur le traitement prolongé par le citalopram chez des patients présentant une insuffisance rénale grave (clairance de la créatinine < 20 mL/min).
11. Conservation, stabilité et mise au rebut
Les comprimés TEVA-CITALOPRAM doivent être conservés dans un endroit sec, à la température ambiante, entre 15 oC et 30 oC.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune
de la substance médicamenteuse : Bromhydrate de citalopram
Dénomination systématique : Bromhydrate de (R, S)-1-[3-(diméthylamino)propyl]-1-(p-fluorophényl)-5-phtalancarbonitrile
Formule et masse moléculaires : C20H22BrFN2O; 405,35
Formule de structure :
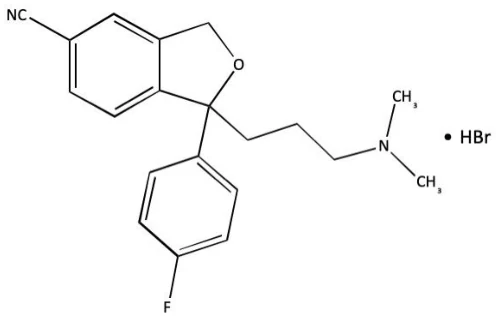
Propriétés physicochimiques :
Description : Poudre cristalline, blanche ou blanchâtre, ne dégageant qu’une odeur très légère.
Point de fusion : 184 oC-188 oC
Solubilité : Soluble dans le méthanol, l’éthanol et l’acétonitrile Modérément soluble dans l’eau et l’acétone Légèrement soluble dans l’alcool isopropylique, le toluèneet la 2-butanone Entièrement soluble dans le diméthylformamide, le diméthylsulfoxyde, le chloroforme et le chlorure de méthylène
14. Essais cliniques
14.1. Essais cliniques, par indication
Soulagement des symptômes de la dépression
Tableau 6 – Résumé des données démographiques des patients dans les études cliniques sur le traitement de la dépression
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (tranche) | Sexe |
|---|---|---|---|---|---|
| 91206 | Étude multicentrique en double aveugle, contrôlée contre placebo, à dose fixe chez des patients externes atteints de dépression modérée à sévère | 10, 20, 40, or 60 mg/jour ou placebo Orale 6 semaines | 129 à 131 par groupe | 18-65 ans | Homme/ femme |
| 85A | Étude en double aveugle, contrôlée par placebo, à dose flexible, randomisée, en groupes parallèles (2 groupes) | dose initiale: 20 mg/jour, pourrait être portée à la dose maximale tolérée ou une dose maximale de 80 mg/jour Orale 4 semaines | 83 à 87 par groupe | 18-65 ans | Homme ou femme ménopausée ou chirurgicale ment stérilisée |
| 89303 | Étude en double aveugle, contrôlée par placebo, à dose fixe, randomisée, en groupes parallèles (3 groupes) | 20 ou 40 mg/jour, ou placebo Orale 6 semaines | 64 à 70 par groupe | 19-72 ans | Homme/ femme |
| 89306 | Étude randomisée à dose fixe en double aveugle, | 20 ou 40 mg/jour ou placebo Orale | 88 à 97 par groupe | 17-76 ans | Homme/ femme |
| contrôlée par placebo | 6 semaines | ||||
| 86141 | Étude en double aveugle, contrôlée par placebo, à dose flexible, randomisée, en groupes parallèles (2 groupes) | 10-30 mg ou placebo Orale 6 semaines | Citalopram n = 98 Placebo n = 51 | ≥ 65 ans | Homme/ femme |
L’efficacité du citalopram dans le traitement de la dépression a été établie dans cinq études contrôlées par placebo chez des patients souffrant de dépression majeure selon les critères du Manuel diagnostique et statistique des troubles mentaux (DSM-III ou DSM-III-R). La réponse au traitement a été évaluée selon les résultats obtenus sur l’échelle de dépression de Hamilton (HAMD) et/ou l’échelle de dépression de Montgomery-Åsberg (MADRS), ainsi que sur l’échelle d’impression globale clinique CGI (Clinical Global Impression). Sur les échelles HAMD et MADRS, on évaluait le score total, certains éléments individuels et le pourcentage de répondeurs (la réponse se définissait par une baisse du score total d’au moins 50 % par rapport aux valeurs de départ sur les échelles HAMD et MADRS).
Dans le cadre d’une étude à doses fixes de 6 semaines dont l’objectif était de déterminer le lien entre la dose et la réponse, les patients ont reçu le citalopram dosé à 10, 20, 40 ou 60 mg/jour ou un placebo (n = 129 à 131 par groupe). Chez les patients recevant 40 et 60 mg/jour, on a augmenté la dose graduellement sur une période de 4 et 8 jours, respectivement. L’étude a révélé que les doses de 40 et 60 mg/jour étaient significativement plus efficaces que le placebo, mais la dose de 60 mg/jour ne s’est pas avérée plus efficace que la dose de 40 mg/jour. On n’a pas observé de différence statistiquement significative entre la dose plus faible et le placebo, sauf dans les résultats obtenus sur l’échelle MADRS; sur cette échelle, le pourcentage de « répondeurs » était significativement plus élevé dans tous les groupes traités par le citalopram que dans le groupe placebo.
Dans une deuxième étude à doses flexibles d’une durée de 4 semaines, 85 % des patients dépressifs répondaient aux critères de la mélancolie. À l’admission, 89 et 91 patients ont été répartis de façon aléatoire dans les groupes citalopram et placebo, respectivement. Cette étude est la seule où les hommes étaient plus nombreux que les femmes (64 % p/r à 36 %). La dose initiale de citalopram, 20 mg/jour, pouvait être augmentée jusqu’à la dose maximale tolérée ou la à la dose maximale de 80 mg/jour. Chez les patients recevant le citalopram, on a observé une amélioration significativement plus marquée que chez les patients sous placebo. À la semaine 4, la dose quotidienne moyenne était de 63 mg et 52 % des patients recevaient la dose de 80 mg/jour.
Dans une étude à doses fixes d’une durée de 6 semaines, les patients ont reçu le citalopram dosé à 20 ou 40 mg/jour, ou un placebo (n = 64 à 70 par groupe). Chez les patients recevant le citalopram à 40 mg/jour, on a observé une amélioration significativement plus marquée que chez les patients recevant un placebo. La différence entre la dose la plus faible de citalopram et le placebo n’était pas significative.
Dans le cadre d’une autre étude à doses fixes de 6 semaines, les patients ont reçu le citalopram dosé à 20 ou 40 mg/jour, ou un placebo (n = 88 à 97 par groupe). Bien que l’amélioration observée ait été légèrement plus marquée chez les patients du groupe citalopram que chez ceux du groupe placebo, la différence entre les groupes recevant un traitement actif et le groupe témoin n’a pas atteint le seuil de signification statistique en raison d’un taux élevé de réponse dans le groupe placebo, c’est-à-dire d’une amélioration substantielle au sein de ce groupe.
Une étude à doses flexibles d’une durée de 6 semaines a été menée chez des patients dépressifs âgés (l’âge moyen des hommes et des femmes était de 75 et de 77 ans, respectivement) afin de déterminer l’effet antidépresseur et l’innocuité du citalopram dans ce sous-groupe de patients. Le nombre de patients recevant le citalopram était de 98 et le nombre de patients recevant un placebo était de 51. En vertu du protocole, les patients pouvaient être inclus dans l’étude malgré un score initial sur l’échelle HAMD plus bas que le score généralement admis (≥ 18 dans les études cliniques). Toutefois, seul un faible pourcentage de patients affichait un score inférieur à 18 sur l’échelle HAMD au moment de leur admission. La dose de citalopram est passée de 10 mg/jour au départ à un maximum de 30 mg/jour. Les patients traités par le citalopram affichaient une amélioration significative plus marquée que les patients dans le groupe placebo. La dose finale de citalopram était de 10, 20 et 30 mg/jour chez 5 %, 51 % et 44 % des patients, respectivement.
L’efficacité du citalopram dans la prévention des rechutes a été évaluée dans le cadre de deux études à long terme. Les patients dépressifs ayant répondu au citalopram pendant la période initiale de 6 ou 8 semaines de traitement symptomatique (doses fixes de 20 ou 40 mg/jour dans une première étude et doses flexibles de 20 à 60 mg/jour dans la deuxième étude) ont été répartis de façon aléatoire dans un groupe poursuivant le traitement par le citalopram ou un groupe recevant un placebo. Le nombre de patients recevant le citalopram était de 257 et le nombre de patients recevant un placebo de 116. Dans les deux études, chez les patients qui ont poursuivi le traitement par le citalopram comparativement à ceux qui ont reçu un placebo, on a observé un taux de rechute significativement plus bas au cours des 6 mois subséquents. Dans l’étude à doses fixes, les taux de rechute étaient comparables pour les doses de 20 et de 40 mg/jour, soit 10 % et 12 %, respectivement. Parmi les patients traités par un placebo, le taux de rechute s’élevait à 31 %. Dans l’étude à doses flexibles, le taux de rechute était de 14 % et de 24 % dans les groupes citalopram et placebo, respectivement. Bien que la majorité des patients (76 %) aient poursuivi le traitement par le citalopram dosé à 20 ou 40 mg/jour pendant la majeure partie de l’étude, certains patients ont reçu 60 mg/jour alors que quelques patients ont été maintenus à une dose inférieure à 20 mg/jour.
14.3. Études de biodisponibilité comparatives
Le tableau 7 ci-après présente une comparaison de la biodisponibilité des comprimés TEVA-CITALOPRAM à 40 mg (Teva Canada Limitée, Canada) et de celle des comprimés Celexa® à 40 mg (Lundbeck, Canada Inc., Canada), évaluées dans le cadre d’une étude croisée à répartition aléatoire comprenant l’administration d’une dose unique à 28 sujets de sexe masculin à jeun, en bonne santé et âgés de 18 à 55 ans.
Tableau 7 – Résumé des données de biodisponibilité comparative
Citalopram (1 × 40 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Teva-Citalopram1 | Celexa2 | Rapport des moyennes géométriques (%) | IC90 % |
ASC0-72 (ng•h/mL) | 1 302,429 1335,303 (21) | 1357,889 1395,536 (24) | 95,92 | 92,09 - 99,90 |
Cmax (ng/mL) | 41,188 41,996 (17) | 45,595 46,613 (21) | 90,33 | 85,32 - 95,64 |
tmax3 (h) | 4,48 (32) | 3,90 (39) | ||
- 1. Comprimés de citalopram à 40 mg (Teva Canada Limitée, Canada).
- 2. Comprimés Celexa® à 40 mg (Lundbeck Canada Inc., Canada), achetés au Canada.
- 3. Exprimé sous forme de moyenne arithmétique seulement (% CV).
Remarque : Compte tenu de la demi-vie considérable du citalopram et de la méthodologie de l’étude, il n’a pas été possible de déterminer l’ASCI et la t1/2 avec précision, aussi ces deux paramètres ne figurent-ils pas dans le tableau ci-dessus.
16. Toxicologie non clinique
Toxicologie générale
Toxicité aiguë
La DL50 du citalopram varie entre 900 et 1700 mg/kg après l’administration orale et entre 38 et 74 mg/kg après l’administration intraveineuse. Cependant, quelques décès ont également été observés dans l’éventail posologique de 400 à 600 mg/kg, ce qui indique une courbe dose-réponse très plate au chapitre de la mortalité. Les signes de toxicité étaient la sédation et les tremblements, et des convulsions sont survenues à des doses voisines des valeurs de la DL50 ou supérieures à celle-ci.
Tableau 8 – DL50 chez la souris et le rat (mg/kg de poids corporel)
| Voie d’administration | ||||||||
| Espèces | Sexe | i.v. | p.o. | i.p. | s.c. | i.m. | ||
| Souris | Mâle | 72 ± 9 | 1140 ± 190 | 220 ± 9 | 534 ± 71 | > 400 | ||
| Femelle | 74 ± 10 | 900 ± 120 | 207 ± 20 | - | - | |||
| Rat | Mâle | 40 ± 4 | 1710 ± 292 | 157 ± 27 | 1950 ± 364 | > 400 | ||
| Femelle | 38 ± 7 | 1426 ± 554 | 133 ± 17 | - | - | |||
Plusieurs études de toxicité ont été effectuées chez le chien pour évaluer les effets toxiques éventuels de doses uniques de citalopram sur l’appareil cardiovasculaire. Au cours de ces études, aucun signe de cardiotoxicité n’a été mis en évidence, mais des convulsions tonico-cloniques ont été observées après l’administration par voie orale de 20 à 40 mg/kg et après une perfusion intraveineuse lente de 20 à 24 mg/kg. La concentration plasmatique critique pour les convulsions a été établie à 1950 ng/mL.
Effets cardiovasculaires
Le citalopram a bloqué les canaux hERG d’expression hétérologue dans des cellules ovariennes de hamster chinois transfectées à des doses telles, que la CI50 a été évaluée à 4 μM.
Chez des chiens conscients, l’administration par voie orale d’une dose unique de 5 mg/kg de citalopram a causé des fluctuations prononcées de la tension artérielle et de la fréquence cardiaque. L’administration d’une dose de 10 mg/kg a causé une tachycardie et une augmentation de la tension artérielle. Le tracé ÉCG est demeuré inchangé.
Chez le chat anesthésié, l’administration par voie orale d’une dose unique de 35 mg/kg a eu pour effet de diminuer les paramètres suivants : tension artérielle moyenne, tension télodiastolique du ventricule gauche, contractilité, performance cardiaque, volume d’éjection systolique et débit cardiaque. Les résistances périphériques ont augmenté. Les anomalies du tracé ÉCG comprenaient une altération de la conduction, des modifications du rythme et une inversion de l’onde T chez 2 des 6 chats.
Convulsions, arythmie et décès chez le chien
Des études de toxicité menées chez le chien ont révélé que l’administration du citalopram avait entraîné des arythmies ventriculaires mortelles. Par conséquent, on a entrepris des études pour élucider le mécanisme de cet effet et déterminer sa pertinence chez l’humain.
Les études ont démontré que, chez le chien :
La perfusion par voie i.v. de citalopram dosé à 20 mg/kg a entraîné des convulsions. À cette dose, les concentrations sanguines de citalopram atteignaient 1950 ng/mL. En présence de diazépam, également perfusé par voie i.v., des doses plus fortes de citalopram pouvaient
- être perfusées, soit jusqu’à concurrence de 70 mg/kg (6800 ng/mL). Des convulsions et des décès ont également été observés après administration orale, à des niveaux plasmatiques supérieurs à 1950 ng/mL de citalopram.
- La perfusion par voie i.v. de didesméthylcitalopram dans un éventail posologique de 5 à 22 mg/kg a causé une prolongation de l’intervalle QT. À la dose de 5 mg/kg correspondaient des concentrations sanguines de 300 ng/mL du métabolite. La prolongation de l’intervalle QT était proportionnelle à la dose.
- Lorsqu’on a perfusé simultanément du citalopram dosé à 20 mg/kg et du didesméthylcitalopram dosé à 5 mg/kg (en présence de diazépam pour éviter les convulsions), 5 chiens sur 9 sont morts d’une fibrillation ventriculaire. À ces doses correspondaient des concentrations plasmatiques de citalopram et de didesméthylcitalopram de 1950 ng/mL et de 300 ng/mL, respectivement.
Comme le montre le tableau ci-dessous, on observe une différence substantielle entre le chien et l’humain quant aux concentrations plasmatiques de citalopram et de son métabolite à la dose thérapeutique recommandée.
| Traitement | Chien fibrillation ventriculaire | Patients concentrations à l’état d’équilibre à la dose de 40 mg/jour de citalopram |
|---|---|---|
Citalopram, 20 mg/kg plus Didesméthylcitalopram, 5 mg/kg | 1950 ng/mL 300 ng/mL | 83 ng/mL 5,2 ng/mL |
Toxicité à long terme
On a effectué des études de toxicité comportant notamment l’administration quotidienne de citalopram pendant une période maximale de 26 semaines chez la souris et de 52 semaines chez le rat et le chien. Dans les études sur l’innocuité à long terme du médicament, la surveillance des concentrations plasmatiques a permis d’établir que les animaux avaient été exposés à des concentrations moyennes de citalopram atteignant environ 1200 ng/mL (chiens et rats) et 2900 ng/mL (souris) ainsi qu’à des concentrations substantielles de desméthylcitalopram [jusqu’à environ 1800 ng/mL (rats), 600 ng/mL (chiens), 1150 ng/mL (souris)] et de didesméthylcitalopram [jusqu’à environ 650 ng/mL (rats), 600 ng/mL (chiens), 300 ng/mL (souris)]. En plus des troubles fonctionnels et comportementaux caractéristiques d’une stimulation sérotoninergique exagérée (p. ex. hyperactivité, tremblements, rigidité de la queue, mydriase, consommation moindre de nourriture et gain pondéral moindre), deux effets liés au traitement – l’infiltration lipidique du foie et l’induction d’une lipoïdose (vacuolisation des lymphocytes) – ont été mis en évidence chez les rongeurs. Les deux effets étaient réversibles. En outre, une dégénérescence rétinienne et une atrophie testiculaire ont été observées chez le rat.
Toxicocinétique
Les concentrations plasmatiques ont été déterminées dans plusieurs études de toxicité à long terme. Le tableau ci-dessous résume les résultats obtenus dans quelques-unes de ces études.
| Espèces | Étude | Dose (mg/kg) | CTa (ng/mL) | DCTb (ng/mL) | DDCTc (ng/mL) | ||||||||
| Ratd | Étude de toxicité, p.o., d’une durée de 12 mois (dans la nourriture) | 32 | mâles 330 femelles 334 | 474 391 | 246 204 | ||||||||
| 60 | mâles 690 femelles 826 | 989 862 | 497 290 | ||||||||||
| 120 | mâles 1163 femelles 1286 | 1947 1655 | 758 577 | ||||||||||
| Chiene | Étude de toxicité, p.o., d’une durée de 12 mois (en capsules) | 1 | 19 | 22 | 95 | ||||||||
| 3 | 350 | 170 | 314 | ||||||||||
| 8 | 1218 | 586 | 574 | ||||||||||
| Humain | Doses multiples, p.o., pendant 6 semaines | 0,3 | 39 | 13 | 3,7 | ||||||||
| 0,6 | 83 | 28 | 5,2 | ||||||||||
| 0,9 | 121 | 41 | 6,3 | ||||||||||
| |||||||||||||
Les données indiquent que les concentrations plasmatiques de citalopram ainsi que celles des métabolites déméthylés sont considérablement plus élevées chez l’animal que chez l’homme. La dose approximative de 0,9 mg/kg chez l’humain correspond à la dose maximale recommandée de 60 mg/jour, et celle de 0,6 mg/kg correspond à la plus forte dose clinique actuellement recommandée, à savoir 40 mg/jour. Les concentrations plasmatiques de la molécule mère, observées chez les rats et les chiens aux doses maximales, sont environ 10 fois plus élevées chez les animaux que chez l’humain, tandis que les concentrations du métabolite didéméthylé sont presque 100 fois plus élevées. Chez le rat, la concentration maximale sans effet observé n’a pas pu être établie dans le cadre cette étude; à faible dose, on a observé une vacuolisation minime des hépatocytes avec infiltration lipidique, de même qu’une accumulation de cellules spumeuses dans les poumons. Ces changements étaient réversibles. Chez le chien, la concentration maximale sans effet observé était de 3 mg/kg.
Infiltration lipidique du foie chez les rongeurs
Une infiltration lipidique du foie a été observée pour la première fois au cours d’une étude menée chez des rats recevant par gavage de 8 à 32 mg/kg/jour de citalopram pendant 3 mois. Ce traitement a donné lieu à une infiltration lipidique du foie liée à la dose chez tous les rats mâles. Un tel effet ne s’est pas manifesté chez les rates, peu importe la dose administrée. Une infiltration lipidique du foie a également été observée chez les rats mâles dans une étude de 4 semaines, mais seulement à une dose considérablement plus élevée (> 160 mg/kg). Chez les rates, on n’a observé qu’une infiltration lipidique minime à la dose de 200 mg/kg/jour.
Phospholipoïdose chez les rongeurs
La phospholipoïdose, qui a été observée chez les rongeurs, est une accumulation anormale de phospholipides dans les cellules phagocytaires et les cellules qui catabolisent les membranes biologiques, par exemple les macrophages des alvéoles pulmonaires et les leucocytes circulants (surtout les lymphocytes).
La phospholipoïdose a été mise en évidence au cours d’une étude de 52 semaines chez les rats recevant une dose quotidienne de citalopram de 120 mg/kg. On a relevé une légère vacuolisation des lymphocytes périphériques au cours d’une étude de 26 semaines chez la souris recevant une dose quotidienne de 100 mg/kg. Les deux effets ont disparu en 3 à 4 semaines.
Dégénérescence/atrophie rétiniennes chez le rat
Dans l’étude de carcinogénicité chez le rat, on a observé une légère augmentation proportionnelle à la dose de l’opacité du cristallin uniquement chez les mâles. En outre, on a relevé une fréquence et une gravité accrues de dégénérescence et d’atrophie rétiniennes dans le groupe recevant du citalopram à forte dose (80 mg/kg/jour). L’incidence était plus élevée chez les femelles, mais on comptait plus de survivants parmi les femelles que parmi les mâles. Selon une analyse effectuée par un pathologiste indépendant, les altérations rétiniennes étaient fort probablement attribuables à une dilatation de la pupille causée par le médicament (mydriase), laquelle augmenterait le risque de lésions rétiniennes chez le rat albinos, prédisposé par sa photosensibilité.
Atrophie testiculaire chez le rat
Dans une étude de toxicité de 52 semaines chez le rat, le citalopram a été associé à une atrophie testiculaire aux doses de 60 et 120 mg/kg/jour.
Génotoxicité : Le citalopram n’a exercé aucune activité mutagène dans la plupart des tests in vitro (test de Ames dans les cultures de Salmonella; test d’aberrations chromosomiques dans les cultures de lymphocytes humains; test de mutations géniques sur des cultures de cellules de lymphome murin L5178Y) et des tests in vivo (test du micronoyau; synthèse d’ADN non programmée). Cependant, le citalopram s’est révélé mutagène lors de certains tests in vitro (test de Ames sur des cultures de Salmonella et test sur des cellules pulmonaires de hamster chinois).
Carcinogénicité : Au cours d’études, aucun signe de potentiel carcinogène n’a été observé chez des souris ayant reçu des doses quotidiennes de citalopram de 40 à 240 mg/kg (1,5 an) et chez des rats ayant reçu des doses quotidiennes de 8 à 80 mg/kg (2 ans). On a observé une augmentation de la fréquence des cas de cancer de l’intestin grêle chez les rats ayant reçu des doses de citalopram de 8 et 24 mg/kg/jour, mais non chez les rats ayant reçu 80 mg/kg/jour.
Toxicologie relative à la reproduction et au développement : Le citalopram n’a pas modifié la capacité reproductive chez des rats qui recevaient des doses atteignant 16 mg/kg/jour (mâles) ou 32 mg/kg/jour (femelles).
Dans les études de tératologie menées chez le rat, on a observé des effets sur le produit de la conception lorsque la mère recevait des doses toxiques. Des effets toxiques minimes sur le développement ont été observés à la dose de 32 mg/kg/jour. Ces effets incluaient notamment quelques cas de résorptions, une légère réduction du poids des fœtus et des ratons, ainsi qu’un retard léger, mais réversible, de l’ossification et du développement postnatal.
Dans une étude menée chez le lapin, la dose minimale toxique chez la mère a été établie à 4,8 mg/kg/jour. À partir de 16 mg/kg/jour, des décès ont été enregistrés. Aucun effet sur le développement embryofœtal n’a été relevé à la dose maximale évaluable (16 mg/kg/jour).
L’administration, pendant la période d’organogenèse, de 32, 56 ou 112 mg/kg/jour de citalopram par voie orale à des rates gravides, lors d’une étude sur le développement embryo-fœtal, a entraîné une diminution de la croissance et de la survie embryo-fœtales à la forte dose – équivalant à environ 27 fois la dose maximale recommandée en mg/m2 chez l’être humain (DMRH), à savoir 40 mg/jour –, de même qu’une augmentation de la fréquence des anomalies fœtales (cardiovasculaires et squelettiques, notamment). Cette dose s’est également révélée toxique pour la mère (manifestations cliniques, diminution du gain pondéral). La dose sans effet sur le développement, soit 56 mg/kg/jour, est environ 9 fois plus élevée que la DMRH en mg/m2. Aucune augmentation des anomalies fœtales n’a été observée dans une deuxième étude sur le développement embryo-fœtal menée chez le rat avec des doses comparables.
L’administration de doses de citalopram allant jusqu’à 16 mg/kg/jour, soit environ 5 fois la DMRH (en mg/m2), n’a entraîné aucun effet délétère sur le développement embryo-fœtal des petits lors d’une étude menée chez le lapin. Ainsi des effets tératogènes ont été observés à une dose toxique pour la mère lors d’une étude sur le développement embryo-fœtal menée chez le rat, mais cette observation n’a pas été corroborée lors d’une deuxième étude menée chez le rat ni lors d’une étude menée chez le lapin.
Une augmentation de la mortalité et un retard de croissance persistant ont été observés au cours des 4 premiers jours de vie des ratons nés des mères ayant reçu la plus élevée des doses — équivalant à environ 5 fois, en mg/m2, la DMRH — lors d’une étude dans laquelle des rates ont reçu des doses de citalopram de 4,8, 12,8 ou 32 mg/kg/jour à partir de la fin de la gestation jusqu’à la fin du sevrage. La dose sans effet toxique, à savoir 12,8 mg/kg/jour, est approximativement 2 fois plus élevée (en mg/m2) que la DMRH. Des effets semblables ont été observés sur la mortalité et la croissance de la progéniture de femelles ayant reçu des doses ≥ 24 mg/kg/jour pendant toute la gestation ainsi qu’au début de l’allaitement, doses équivalant à environ 4 fois (en mg/m2) la DMRH. La dose sans effet toxique n’a pas été déterminée dans cette étude.
Fertilité
Des études chez l’animal ont montré qu’à des concentrations bien supérieures à celles que l’on obtient chez l’humain, le citalopram diminuait l’indice de fertilité, l’indice de grossesse et le taux d’implantation, et entraînait des anomalies des spermatozoïdes.
- 17.
Monographie ayant servi de référence
- 1. Celexa® (comprimés, 10, 20 et 40 mg), Nº de contrôle : 299602. Monographie de produit, Lundbeck Canada Inc. (2025-12-01)