


Monographie de produit - Teva-Dapagliflozin
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À L’ÉTIQUETTE
| 1 INDICATIONS | 05/2024 |
|---|---|
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et ajustement posologique | 05/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale | 05/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale | 05/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées | 05/2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections sans objet au moment de l’autorisation ne figurent pas aux présentes.
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À L’ÉTIQUETTE ............................................................ 2
TABLE DES MATIÈRES ................................................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ......................................................... 4
1 INDICATIONS ................................................................................................................................... 4
1.1 Enfants ........................................................................................................................................... 4
1.2 Personnes âgées ............................................................................................................................ 5
- 2. CONTRE-INDICATIONS ...................................................................................................................... 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............................................. 5
4 POSOLOGIE ET ADMINISTRATION .................................................................................................... 6
4.1 Considérations posologiques ........................................................................................................ 6
4.2 Dose recommandée et ajustement posologique .......................................................................... 6
4.5 Dose oubliée .................................................................................................................................. 7
5 SURDOSAGE ..................................................................................................................................... 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ............................ 8
7 MISES EN GARDE ET PRÉCAUTIONS .................................................................................................. 8
7.1 Cas particuliers ............................................................................................................................ 12
7.1.1 Grossesse ................................................................................................................................ 12
7.1.2 Allaitement .............................................................................................................................. 12
7.1.3 Enfants .................................................................................................................................... 13
7.1.4 Personnes âgées ..................................................................................................................... 13
8 EFFETS INDÉSIRABLES .................................................................................................................... 14
8.1 Aperçu des effets indésirables .................................................................................................... 14
8.2 Effets indésirables observés au cours des essais cliniques ......................................................... 16
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ................................. 27
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ........................................................................................ 28
8.5 Effets indésirables signalés après la commercialisation du produit ........................................... 32
9 INTERACTIONS MÉDICAMENTEUSES .............................................................................................. 32
9.2 Aperçu des interactions médicamenteuses ................................................................................ 32
9.3 Interactions médicament-comportement .................................................................................. 33
9.4 Interactions médicament-médicament ....................................................................................... 33
9.5 Interactions médicament-aliments ............................................................................................. 36
9.6 Interactions médicament-plantes médicinales ........................................................................... 36
9.7 Interactions médicament-épreuves de laboratoire .................................................................... 36
10 PHARMACOLOGIE CLINIQUE .......................................................................................................... 37
10.1 Mode d’action ............................................................................................................................. 37
10.2 Pharmacodynamie ...................................................................................................................... 38
10.3 Pharmacocinétique ..................................................................................................................... 38
11 CONSERVATION, STABILITÉ ET MISE AU REBUT .............................................................................. 41
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ............................................................................. 41
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................................... 42
13 RENSEIGNEMENTS PHARMACEUTIQUES ........................................................................................ 42
14 ESSAIS CLINIQUES .......................................................................................................................... 43
14.1 Plan des essais et démographie des études ................................................................................ 43
14.2 Résultats d’étude ........................................................................................................................ 46
14.3 Études de biodisponibilité comparatives .................................................................................... 84
15 MICROBIOLOGIE ............................................................................................................................ 86
16 TOXICOLOGIE NON CLINIQUE ......................................................................................................... 86
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ................................................................................ 88
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS .................................................. 89
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Diabète de type 2
En monothérapie : Teva-Dapagliflozin (comprimés de dapagliflozine) est indiqué comme traitement d’appoint à un régime alimentaire et à l’exercice en vue d’améliorer l’équilibre glycémique chez les patients adultes atteints de diabète de type 2 à qui la metformine ne convient pas en raison de contre-indications ou d’une intolérance.
En association : Teva-Dapagliflozin est indiqué chez les patients adultes atteints de diabète de type 2 en vue d’améliorer l’équilibre glycémique en association avec :
- la metformine ;
- une sulfonylurée ;
- la metformine et une sulfonylurée ;
- la sitagliptine (seule ou avec la metformine) ; ou
- l’insuline (seule ou avec la metformine)
lorsque la metformine seule ou le traitement actuel susmentionné, un régime alimentaire et l’exercice ne permettent pas d’équilibrer la glycémie de manière satisfaisante.
Traitement d’association d’appoint pour les patients présentant des facteurs de risque cardiovasculaires ou une maladie cardiovasculaire établie : Teva-Dapagliflozin est indiqué comme traitement d’appoint à un régime alimentaire, à l’exercice et au traitement de référence en vue de réduire le risque d’hospitalisation pour insuffisance cardiaque chez les adultes atteints de diabète de type 2 et présentant des facteurs de risque CV ou une maladie CV établie.
Insuffisance cardiaque
Teva-Dapagliflozin est indiqué chez les adultes comme traitement d’appoint au traitement standard de l’insuffisance cardiaque, afin de réduire le risque de décès d’origine cardiovasculaire (CV), d’hospitalisation en raison d’insuffisance cardiaque et de consultation urgente liée à l’insuffisance cardiaque.
Restriction d’emploi : Teva-Dapagliflozin n’est pas indiqué pour le traitement d’urgence de l’insuffisance cardiaque aiguë.
Néphropathie chronique
Teva-Dapagliflozin est indiqué pour réduire le risque de diminution prolongée du DFGe, de néphropathie terminale et de décès d’origine cardiovasculaire ou rénale chez les adultes atteints de néphropathie chronique.
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de la dapagliflozine n’ont pas été établies chez les patients de moins de 18 ans ; par conséquent, Santé Canada n’a été autorisée aucune indication chez les enfants.
1.2 Personnes âgées
Diabète de type 2
Personnes âgées (> 65 ans) : Teva-Dapagliflozin devrait être utilisé avec prudence dans cette population, étant donné qu’une proportion plus élevée de patients âgés de 65 ans ou plus traités par la dapagliflozine ont présenté des effets indésirables liés à une déplétion volémique et à une atteinte ou à une insuffisance rénale comparativement aux patients qui ont reçu un placebo. Voir 7.1.4 Personnes âgées et 8 EFFETS INDÉSIRABLES.
Insuffisance cardiaque
L’étude DAPA-HF comprenait 2714 (57 %) patients de plus de 65 ans et l’étude DELIVER en comptait 4759 (76 %) au total. Dans les deux études, l’innocuité et l’efficacité du médicament étaient similaires chez les patients de 65 ans ou moins et les patients de plus de 65 ans.
2 CONTRE-INDICATIONS
- Teva-Dapagliflozin est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout autre ingrédient, médicinal ou non, de la préparation, ainsi qu’aux constituants du contenant. Pour en connaître la liste complète, voir 6 FORMES POSOLOGIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Teva-Dapagliflozin est contre-indiqué chez les patients sous dialyse. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Acidocétose diabétique chez les patients atteints de diabète
|
|---|
|
|---|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Teva-Dapagliflozin peut être pris à n’importe quel moment de la journée, avec ou sans aliments.
- La fonction rénale avant le début du traitement par Teva-Dapagliflozin, puis périodiquement par la suite. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
- Une surveillance minutieuse de l’état volémique est recommandée, et il faut corriger toute déplétion volémique avant le traitement par Teva-Dapagliflozin. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
- Utilisation concomitante avec une insuline ou un sécrétagogue de l’insuline (p. ex. une sulfonylurée) : Lorsque Teva-Dapagliflozin est utilisé en traitement d’appoint à l’insuline ou à un sécrétagogue de l’insuline (p. ex. une sulfonylurée), une dose moins élevée d’insuline ou de sécrétagogue de l’insuline peut être envisagée pour réduire le risque d’hypoglycémie. Voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES.
4.2 Dose recommandée et ajustement posologique
Diabète de type 2
Pour améliorer l’équilibre glycémique, la dose de départ recommandée de Teva-Dapagliflozin est de 5 mg une fois par jour. Chez les patients qui tolèrent Teva-Dapagliflozin à 5 mg une fois par jour et qui ont besoin d’une maîtrise plus rigoureuse de la glycémie, la dose peut être augmentée à 10 mg par jour.
Pour réduire le risque d’hospitalisation pour insuffisance cardiaque, la dose recommandée de Teva-Dapagliflozin est de 10 mg une fois par jour.
Insuffisance cardiaque
La dose de Teva-Dapagliflozin recommandée chez les patients atteints d’insuffisance cardiaque est de 10 mg une fois par jour par voie orale.
Néphropathie chronique
La dose de Teva-Dapagliflozin recommandée chez les patients atteints de néphropathie chronique est de 10 mg une fois par jour par voie orale.
Considérations posologiques chez certaines populations particulières
Insuffisance rénale
L’efficacité hypoglycémiante de la dapagliflozine dépend de la fonction rénale et diminue avec la baisse de celle-ci. La fonction rénale doit donc être évaluée avant le début du traitement par Teva-Dapagliflozin, puis périodiquement par la suite. Chez les patients dont le DFGe est inférieur à 60 mL/min/1,73 m2, une surveillance plus fréquente est recommandée. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
Selon le débit de filtration glomérulaire estimé (DFGe ; mL/min/1,73 m2), les recommandations posologiques s’établissent comme suit :
DFGe de 25 à < 45 mL/min/1,73 m2
Il y a peu de chances que Teva-Dapagliflozin soit efficace pour améliorer la maîtrise de la glycémie chez les adultes atteints de diabète de type 2 dont le DFGe est < 45 mL/min/1,73 m2. Par conséquent, Teva-Dapagliflozin n’est pas recommandé pour améliorer la maîtrise de la glycémie chez les patients dont le DFGe demeure constamment inférieur à 45 mL/min/1,73 m2.
DFGe < 25 mL/min/1,73 m2
L’amorce d’un traitement par Teva-Dapagliflozin n’est pas recommandée chez les patients dont le DFGe est inférieur à 25 mL/min/1,73 m2.
Dialyse
Teva-Dapagliflozin est contre-indiqué chez les patients sous dialyse.
Insuffisance hépatique : Il n’est pas nécessaire d’ajuster la posologie de Teva-Dapagliflozin chez les patients présentant une insuffisance hépatique légère ou modérée. L’exposition à Teva-Dapagliflozin est accrue chez les patients présentant une insuffisance hépatique grave. Voir 10 PHARMACOLOGIE CLINIQUE. Par conséquent, l’emploi de Teva-Dapagliflozin n’est pas recommandé dans cette population de patients.
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de la dapagliflozine n’ont pas été établies chez les enfants et les adolescents. Par conséquent, Santé Canada n’a pas autorisé d’indication dans cette population.
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique de Teva-Dapagliflozin n’est recommandé en fonction de l’âge. Toutefois, la fonction rénale et le risque de déplétion volémique doivent être pris en considération (voir 7.1.4 Personnes âgées).
4.5 Dose oubliée
Si le patient oublie de prendre une dose de Teva-Dapagliflozin, il doit la prendre dès qu’il constate son oubli. Toutefois, il ne faut pas doubler la dose de Teva-Dapagliflozin au cours d’une même journée.
5 SURDOSAGE
Il est raisonnable de recourir aux mesures de soutien, en fonction de l’état clinique du patient. L’élimination de la dapagliflozine par hémodialyse n’a pas fait l’objet d’études.
| Pour connaître les mesures à prendre en cas d’un surdosage présumé, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
| Orale | Comprimés / 5 mg et 10 mg | Cellulose microcristalline, crospovidone, lactose anhydre, laurylsulfate de sodium, silice colloïdale et stéarylfumarate de sodium. De plus, l’enrobage des comprimés contient les ingrédients inactifs suivants : alcool polyvinylique, dioxyde de titane, polyéthylèneglycol, oxyde de fer jaune et talc. |
Teva-Dapagliflozin est offert en comprimés pelliculés pour administration orale contenant l’équivalent de 5 mg ou de 10 mg de dapagliflozine.
Les comprimés Teva-Dapagliflozin de 5 mg sont offerts en comprimés jaunes, pelliculés, et ronds, portant l’inscription « TV » gravée en creux d’un côté et « 5D » de l’autre.
Les comprimés Teva-Dapagliflozin de 10 mg sont offerts en comprimés pelliculés jaunes de forme ovale, portant l’inscription « TV » gravée en creux d’un côté et « 1D » de l’autre.
Les comprimés de 5 mg et de 10 mg sont offerts en plaquettes alvéolées, dans des boîtes de 30 comprimés ainsi qu’en flacons de 90 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Appareil cardiovasculaire
Emploi chez les patients à risque de déplétion volémique, d’hypotension et/ou de déséquilibre électrolytique : En raison de son mode d’action, la dapagliflozine cause une diurèse osmotique qui peut être associée à des baisses de la tension artérielle, lesquelles peuvent être plus marquées chez les patients ayant une glycémie élevée.
La dapagliflozine n’est pas recommandée chez les patients qui présentent une déplétion volémique.
La prudence s’impose chez les patients pour qui une chute tensionnelle causée par la dapagliflozine pourrait comporter un risque, tels que les patients âgés, les patients dont la tension artérielle systolique est basse ou présentant une insuffisance rénale modérée, ou ceux qui présentent des affections intercurrentes pouvant mener à une déplétion volémique (comme une maladie gastro-intestinale).
Une surveillance minutieuse de l’état volémique est recommandée. Chez les patients qui présentent une déplétion volémique, une interruption temporaire de l’administration de Teva-Dapagliflozin peut être envisagée jusqu’à ce que la déplétion soit corrigée. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire et 8 EFFETS INDÉSIRABLES.
Conduite d’un véhicule et utilisation de machines
Les effets de la dapagliflozine sur la capacité de conduire un véhicule ou de faire fonctionner des machines n’ont pas été étudiés. Toutefois, les patients devraient être avertis du risque élevé d’effets indésirables découlant de la baisse du volume intravasculaire, tels que les étourdissements orthostatiques, et du risque d’hypoglycémie lorsque la dapagliflozine est utilisée comme traitement d’appoint à l’insuline ou un sécrétagogue de l’insuline.
Système endocrinien et métabolisme
Acidocétose diabétique chez les patients atteints de diabète : Des cas d’acidocétose diabétique, une affection grave menaçant le pronostic vital et nécessitant une hospitalisation en urgence, ont été signalés chez des patients atteints de diabète de type 2 traités par la dapagliflozine et d’autres inhibiteurs du SGLT2, au cours des essais cliniques et dans le cadre de la pharmacovigilance. Dans un certain nombre des cas déclarés, le tableau clinique de la maladie était atypique, la glycémie n’affichant qu’une hausse modérée, inférieure à 13,9 mmol/L (250 mg/dL). Certains cas d’acidocétose diabétique ont été mortels. Voir 8 EFFETS INDÉSIRABLES.
Teva-Dapagliflozin n’est pas indiqué et ne doit pas être utilisé chez les patients atteints de diabète de type 1. Il faut donc confirmer le diagnostic de diabète de type 2 avant l’instauration d’un traitement par Teva-Dapagliflozin en vue d’améliorer l’équilibre glycémique.
Il faut envisager un diagnostic d’acidocétose diabétique en présence de symptômes non spécifiques comme de la difficulté à respirer, des nausées, des vomissements, des douleurs abdominales, de la confusion, de l’anorexie, une soif excessive et une fatigue ou une somnolence inhabituelles. Si on soupçonne une acidocétose diabétique, peu importe la glycémie du patient, il faut arrêter le traitement par Teva-Dapagliflozin et évaluer immédiatement la présence de cette affection.
Il faut envisager l’interruption du traitement par Teva-Dapagliflozin chez les patients atteints de diabète de type 2 qui sont hospitalisés en raison d’une intervention chirurgicale majeure, d’une infection grave ou d’une maladie aiguë grave.
Les situations pouvant entraîner une acidocétose diabétique pendant la prise de Teva-Dapagliflozin comprennent un régime alimentaire très hypoglucidique (l’association peut augmenter la production de corps cétoniques), une déshydratation, une consommation élevée d’alcool et un faible taux de cellules bêta fonctionnelles. Ces patients doivent être étroitement surveillés. La prudence est de mise quand vient le temps de réduire la dose d’insuline chez les patients qui en ont besoin. Voir 4 POSOLOGIE ET ADMINISTRATION.
Emploi avec des médicaments connus pour leur effet hypoglycémiant : L’insuline et les sécrétagogues de l’insuline tels que les sulfonylurées provoquent une hypoglycémie. Par conséquent, une dose plus faible d’insuline ou de sécrétagogue de l’insuline peut s’avérer nécessaire pour réduire le risque d’hypoglycémie lorsque ces médicaments sont utilisés en association avec Teva-Dapagliflozin. Voir 4 POSOLOGIE ET ADMINISTRATION et 8 EFFETS INDÉSIRABLES.
Hausse du cholestérol des lipoprotéines de basse densité (C-LDL) : Des hausses du C-LDL liées à la dose ont été observées au cours du traitement par la dapagliflozine. Voir 8 EFFETS INDÉSIRABLES. Le taux de C-LDL doit être surveillé.
Appareil génito-urinaire
Mycoses génitales : Il faut aviser les patients, surtout ceux ayant des antécédents de telles infections, que Teva-Dapagliflozin augmente le risque de mycoses génitales. Voir 8 EFFETS INDÉSIRABLES.
Infections des voies urinaires (y compris un urosepsis et une pyélonéphrite) : Le traitement par Teva-Dapagliflozin augmente le risque d’infection des voies urinaires. Voir 8 EFFETS INDÉSIRABLES.
Des cas d’infections graves des voies urinaires nécessitant une hospitalisation, y compris un urosepsis et une pyélonéphrite, ont été signalés dans les rapports de pharmacovigilance chez des patients recevant la dapagliflozine. Il faut évaluer l’apparition de signes et de symptômes d’infection urinaire chez les patients et instaurer sans tarder un traitement, le cas échéant.
Fasciite nécrosante du périnée (gangrène de Fournier) : Des cas de fasciite nécrosante du périnée (gangrène de Fournier), une infection nécrosante rare, mais grave et potentiellement mortelle nécessitant une intervention chirurgicale urgente, ont été signalés dans le cadre de la pharmacovigilance chez des femmes et des hommes atteints de diabète recevant des inhibiteurs du SGLT2, y compris la dapagliflozine. Les issues graves comprenaient, entre autres, l’hospitalisation, de multiples chirurgies et le décès. Voir 8.5 Effets indésirables signalés après la commercialisation du produit.
Les patients traités par Teva-Dapagliflozin qui présentent une douleur ou une sensibilité au toucher, un érythème ou une enflure dans la région génitale ou périnéale, avec ou sans fièvre ou malaise, doivent faire l’objet d’une évaluation pour détecter la présence d’une fasciite nécrosante. Si une fasciite nécrosante est soupçonnée, l’utilisation de Teva-Dapagliflozin doit être interrompue et il faut instaurer sans tarder un traitement (y compris l’utilisation d’antibiotiques à large spectre et le débridement chirurgical, si nécessaire).
Hématologie
Hausse du taux d’hémoglobine et de l’hématocrite : Les valeurs moyennes du taux d’hémoglobine et de l’hématocrite ont augmenté chez les patients recevant la dapagliflozine, de même que la fréquence des cas présentant des valeurs d’hémoglobine et d’hématocrite anormalement élevées. Voir 8 EFFETS INDÉSIRABLES.
Teva-Dapagliflozin doit être utilisé avec prudence chez les patients dont l’hématocrite est élevé.
Fonctions hépatique, biliaire et pancréatique
Des élévations du taux de transaminases hépatiques ont été observées chez les patients recevant la dapagliflozine dans les essais cliniques ; un lien causal entre cette élévation et la dapagliflozine n’a toutefois pas été établi. L’exposition à la dapagliflozine est accrue chez les patients présentant une insuffisance hépatique grave. L’emploi de Teva-Dapagliflozin n’est pas recommandé chez les patients présentant une insuffisance hépatique grave. Voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE.
Surveillance et épreuves de laboratoire
Glycémie et taux d’hémoglobine glyquée (HbA1c) : Chez les patients atteints de diabète de type 2, la glycémie et les taux d’HbA1c doivent être mesurés périodiquement afin d’évaluer la réponse au traitement par Teva-Dapagliflozin.
En raison du mode d’action de la dapagliflozine, les patients qui prennent ce médicament auront un test de glycosurie positif. Voir 9.7 Interactions médicament-épreuves de laboratoire.
Fonction rénale : La fonction rénale doit être évaluée avant la mise en route du traitement par Teva-Dapagliflozin, puis régulièrement par la suite. Chez les patients dont le DFGe est inférieur à 60 mL/min/1,73 m2, la surveillance de la fonction rénale doit être plus fréquente.
On recommande en outre de surveiller la fonction rénale avant et après l’instauration d’un traitement concomitant qui pourrait l’altérer.
Baisse du volume intravasculaire : L’emploi de Teva-Dapagliflozin n’est pas recommandé chez les patients qui présentent une déplétion volémique. Le traitement initial par Teva-Dapagliflozin doit être précédé d’une évaluation de l’état volémique, en particulier chez les patients à risque ainsi qu’en présence de maladie intercurrente susceptible d’entraîner une perte liquidienne (telle qu’une maladie gastro-intestinale) chez les patients qui prennent déjà Teva-Dapagliflozin.
Chez ces patients, une surveillance minutieuse de l’état volémique (p. ex. examen physique, mesures de la tension artérielle, épreuves de laboratoire, y compris l’hématocrite, le dosage des électrolytes sériques et les tests de la fonction rénale) est recommandée. En cas d’apparition d’une déplétion volémique, une interruption temporaire de l’administration de Teva-Dapagliflozin peut être envisagée jusqu’à ce que la perte liquidienne soit corrigée.
Cholestérol LDL : Les taux de C-LDL doivent être mesurés au début du traitement par Teva-Dapagliflozin et à intervalles réguliers par la suite en raison des hausses du C-LDL liées à la dose qui ont été observées pendant le traitement.
Fonction rénale
L’effet hypoglycémiant de la dapagliflozine diminue avec la baisse de la fonction rénale. Il se peut que Teva-Dapagliflozin ne soit pas efficace pour améliorer la maîtrise glycémique chez les adultes atteints de diabète de type 2 dont le DFGe est constamment inférieur à 45 mL/min/1,73 m2. La fonction rénale doit donc être évaluée avant le début du traitement par Teva-Dapagliflozin, puis périodiquement par la suite. Chez les patients dont le DFGe est inférieur à 60 mL/min/1,73 m2, on recommande de surveiller plus fréquemment les biomarqueurs glycémiques et rénaux ainsi que les signes et symptômes de dysfonctionnement rénal. Faute de données suffisantes, on ne peut recommander aucune posologie initiale chez les patients dont le DFGe est inférieur à 25 mL/min/1,73 m2. L’administration de Teva-
Dapagliflozin doit être interrompue chez les patients qui doivent aller en dialyse. Voir 2 CONTRE-INDICATIONS et 4 POSOLOGIE ET ADMINISTRATION.
L’innocuité et l’efficacité de la dapagliflozine n’ont pas été établies chez les patients atteints concomitamment de néphropathie chronique et de polykystose rénale, néphrite lupique ou angéite à anticorps anticytoplasme des neutrophiles (ANCA), non plus que chez les patients ayant besoin d’un traitement immunosuppresseur contre leur néphropathie ou ayant suivi un tel traitement récemment. Teva-Dapagliflozin n’est pas recommandé pour le traitement de la néphropathie chronique chez ces patients.
Insuffisance rénale : La mise en route d’un traitement par Teva-Dapagliflozin pourrait augmenter temporairement la créatinine sérique et diminuer le DFGe de manière dose-dépendante. Dans les essais cliniques, des anomalies de la fonction rénale sont survenues après le début du traitement par la dapagliflozine.
Des comptes rendus de pharmacovigilance font état de cas d’atteinte rénale aiguë, y compris d’insuffisance rénale aiguë, survenus peu après la mise en route du traitement par la dapagliflozine chez des patients atteints de diabète de type 2. Voir 8.5 Effets indésirables signalés après la commercialisation du produit. Les patients qui présentent une hypovolémie pourraient être plus susceptibles de présenter ces changements. Voir 8 EFFETS INDÉSIRABLES.
Avant d’amorcer un traitement par Teva-Dapagliflozin, il faut tenir compte des facteurs pouvant prédisposer les patients à une atteinte rénale aiguë, comme l’hypovolémie et la prise concomitante de certains médicaments (diurétiques, AINS). Envisager une interruption temporaire du traitement par Teva-Dapagliflozin dans tous les cas de réduction de l’apport alimentaire par voie orale (comme dans le cas d’une maladie aiguë ou d’un jeûne) ou de pertes liquidiennes (comme dans le cas d’une maladie gastro-intestinale ou d’une exposition excessive à la chaleur) ; surveiller les patients en vue de déceler les signes et les symptômes d’atteinte rénale aiguë. En cas d’atteinte rénale aiguë, cesser rapidement l’administration de Teva-Dapagliflozin et amorcer un traitement.
7.1 Populations et cas particuliers
7.1.1 Grossesse
Teva-Dapagliflozin ne doit pas être utilisé durant la grossesse. Au cours de la période correspondante à la maturation rénale, qui a lieu au cours des deuxième et troisième trimestres chez l’humain, l’exposition maternelle à la dapagliflozine a été associée à une fréquence et/ou à une gravité accrues de la dilatation du bassinet et des tubules rénaux chez les petits dans des études effectuées chez le rat. Voir 16 TOXICOLOGIE NON CLINIQUE.
Durant les essais cliniques, peu de femmes ont été exposé au médicament durant la grossesse.
Aucune étude adéquate et bien contrôlée n’a été menée sur l’utilisation de la dapagliflozine chez la femme enceinte. Lorsqu’une grossesse est détectée, il faut cesser le traitement par Teva-Dapagliflozin.
7.1.2 Allaitement
Teva-Dapagliflozin ne doit pas être utilisé pendant l’allaitement. Des études effectuées chez le rat ont montré l’excrétion de la dapagliflozine dans le lait. Une exposition directe et indirecte à la dapagliflozine chez de jeunes rats sevrés et à la fin de la gestation ont toutes deux été associées à une fréquence et/ou à une gravité accrues de la dilatation du bassinet et des tubules rénaux chez les petits, bien que les conséquences fonctionnelles à long terme de ces effets soient inconnues. Ces périodes d’exposition coïncident avec une période critique pour la maturation rénale chez le rat. Par conséquent, la dilatation du bassinet et des tubules rénaux associée à la dapagliflozine chez les jeunes rats pourrait indiquer qu’il existe un risque pour la maturation rénale chez l’humain, étant donné que celle-ci se poursuit durant les deux premières années de la vie. De plus, les effets négatifs sur le gain de poids corporel associés à l’exposition durant l’allaitement chez de jeunes rats sevrés laissent penser que Teva-Dapagliflozin devrait être évité durant les deux premières années de la vie (voir 16 TOXICOLOGIE NON CLINIQUE).
On ignore si la dapagliflozine ou son métabolite sont excrétés dans le lait maternel chez l’humain. Toutefois, comme de nombreux médicaments le sont, la prudence est de mise.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de la dapagliflozine n’ont pas été établies chez les enfants et les adolescents. Par conséquent, Teva-Dapagliflozin ne devrait pas être utilisé dans cette population.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Au total, selon les données groupées de 21 études contrôlées et à double insu portant sur l’innocuité et l’efficacité cliniques de la dapagliflozine en vue d’améliorer l’équilibre glycémique chez les patients atteints de diabète de type 2, 2403 (26 %) des 9339 patients traités étaient âgés de 65 ans ou plus et 327 patients (3,5 %) étaient âgés de 75 ans ou plus. Après la prise en compte de la fonction rénale (DFGe), il n’y avait pas de preuves concluantes que l’âge constituait un facteur indépendant influençant l’efficacité. Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans ou plus. Toutefois, chez les patients âgés de 65 ans ou plus, une proportion plus élevée de patients traités par la dapagliflozine ont présenté des effets indésirables liés à une déplétion volémique et à une atteinte ou à une insuffisance rénales comparativement aux patients qui ont reçu un placebo. Les manifestations indésirables liées à une atteinte ou à une insuffisance rénales qui ont été les plus fréquemment rapportées chez les patients âgés de 65 ans ou plus, quel que soit le groupe de traitement, ont été une baisse de la clairance rénale de la créatinine, une atteinte rénale et une hausse de la créatininémie.
Les personnes âgées sont plus susceptibles de présenter une altération de la fonction rénale. Voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES.
Dans les études DAPA-HF, DELIVER et DAPA-CKD, l’innocuité et l’efficacité étaient comparables chez les patients âgés de 65 ans ou moins et chez ceux de plus de 65 ans. Dans l’étude DAPA-HF, 2714 patients atteints d’insuffisance cardiaque avec fraction d’éjection réduite (ICFER) sur 4744 (57 %) étaient âgés de plus de 65 ans. Dans l’étude DELIVER, 4759 patients atteints d’insuffisance cardiaque avec fraction d’éjection ventriculaire gauche (FEVG) > 40 % sur 6263 (76 %) avaient plus de 65 ans. Dans l’étude DAPA-CKD, 1818 patients (42 %) sur 4304 atteints de néphropathie chronique étaient âgés de plus de 65 ans.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Études cliniques sur la dapagliflozine en vue d’améliorer l’équilibre glycémique
La fréquence globale de manifestations indésirables dans l’ensemble des données groupées de 12 études de courte durée contrôlées par placebo (traitement de courte durée) chez les patients atteints de diabète de type 2 et traités par la dapagliflozine à 5 mg et à 10 mg en vue d’atteindre l’équilibre glycémique était de 61,9 % et de 61,5 %, respectivement, comparativement à 56,9 % dans le groupe recevant le placebo.
Les manifestations indésirables les plus fréquemment rapportées durant le traitement par la dapagliflozine à 5 mg ou à 10 mg (≥ 5 %) étaient la mycose génitale chez la femme, la rhinopharyngite et l’infection des voies urinaires. La proportion d’abandons de traitement en raison de manifestations indésirables chez les patients qui ont reçu la dapagliflozine à 5 mg et à 10 mg a été de 2,8 % et de 3,2 %, respectivement, comparativement à 2,5 % dans le groupe sous placebo. Parmi les manifestations indésirables qui ont entraîné l’arrêt du traitement, celles qui ont été les plus souvent rapportées (signalées chez au moins trois patients traités par la dapagliflozine à 10 mg) ont été l’atteinte rénale (0,8 %), la diminution de la clairance de la créatinine (0,6 %), l’augmentation de la créatininémie (0,3 %), les infections des voies urinaires (0,2 %) et la mycose vulvovaginale (0,1 %).
Au total, 10 manifestations indésirables graves liées au traitement médicamenteux selon le chercheur ont été rapportées chez neuf patients dans l’ensemble des études de courte durée contrôlées par placebo : deux rapports provenant de patients recevant la dapagliflozine à 5 mg par jour (modification du transit intestinal, hypoglycémie), deux rapports provenant de patients recevant la dapagliflozine à 10 mg par jour (constipation, syndrome de la coiffe des rotateurs) et six rapports provenant de patients recevant le placebo (thrombocytopénie, infarctus du myocarde aigu, cystite, pyélonéphrite, surdose et perte de conscience).
Étude sur les épisodes cardiovasculaires (Étude DECLARE-TIMI 58)
La fréquence globale des manifestations indésirables graves (MIG) dans l’étude DECLARE-TIMI 58 a été de 34,1 % dans le groupe sous dapagliflozine et de 36,2 % dans le groupe sous placebo. Les MIG qui ont été les plus souvent rapportées étaient les suivantes : angine de poitrine instable (2,8 % pour la dapagliflozine p/r à 2,8 % pour le placebo), infarctus aigu du myocarde (2,7 % p/r à 2,3 %) et pneumonie (1,9 % p/r à 2,1 %). L’arrêt du médicament à l’étude en raison d’une MI a été signalé chez 8,1 % et 6,9 % des patients dans le groupe sous dapagliflozine et dans le groupe sous placebo, respectivement. Les manifestations qui ont le plus fréquemment entraîné l’arrêt du traitement étaient les suivantes : infection des voies urinaires (0,5 % p/r à 0,3 %), balanoposthite (0,3 % p/r à < 0,1 %) et pollakiurie (0,2 % p/r à 0,2 %).
Insuffisance cardiaque (Études DAPA-HF et DELIVER)
Dans l’étude sur les résultats CV de la dapagliflozine menée chez des patients atteints d’ICFER (étude DAPA-HF), 2368 patients ont reçu de la dapagliflozine à 10 mg et 2368, un placebo, pendant une période médiane d’exposition de 18 mois.
Moins de patients ont présenté des manifestations indésirables graves dans le groupe sous dapagliflozine que dans le groupe sous placebo : 35,7 % p/r à 40,2 %, respectivement. Les trois manifestations indésirables graves les plus fréquemment rapportées dans les deux groupes ont été l’insuffisance cardiaque, la pneumonie et l’insuffisance cardiaque congestive. Les abandons dus à des manifestations indésirables ont été peu nombreux et comparables dans les groupes dapagliflozine et placebo (4,7 % p/r à 4,9 %, respectivement). Les manifestations indésirables les plus fréquentes qui ont entraîné l’arrêt définitif du traitement par la dapagliflozine à 10 mg ont été l’insuffisance cardiaque, les étourdissements et l’hypotension dans le groupe sous dapagliflozine, et l’insuffisance cardiaque, l’insuffisance cardiaque congestive et l’insuffisance rénale dans le groupe sous placebo.
Dans l’étude DELIVER (qui portait sur les effets cardiovasculaires de la dapagliflozine chez des patients atteints d’insuffisance cardiaque avec FEVG > 40 %), 3126 patients ont reçu la dapagliflozine, à raison de 10 mg, et 3127 patients ont reçu un placebo, pendant une période d’exposition médiane de 27 mois. La proportion de patients ayant eu des effets indésirables graves était comparable dans les deux groupes, s’établissant à 43,5 % avec la dapagliflozine et à 45,5 % avec le placebo. Les trois effets indésirables graves signalés le plus souvent étaient, dans les deux groupes, l’insuffisance cardiaque, la COVID-19 et la pneumonie. Les abandons en raison d’effets indésirables ont été peu nombreux et de fréquence comparable dans les deux groupes, soit 5,8 % dans le groupe sous dapagliflozine et 5,8 % dans le groupe sous placebo. Les effets indésirables les plus fréquents à avoir entraîné l’abandon définitif du traitement par la dapagliflozine à 10 mg ont été l’infection des voies urinaires, l’insuffisance rénale et l’insuffisance cardiaque dans le groupe sous dapagliflozine, et l’insuffisance cardiaque, l’atteinte rénale aiguë et la néphropathie chronique dans le groupe sous placebo.
En général, le profil d’innocuité global de la dapagliflozine observé dans les études DAPA-HF et DELIVER cadrait avec le profil d’innocuité connu du médicament et aucun nouveau problème ayant trait à l’innocuité de la dapagliflozine n’a été signalé dans les études sur l’insuffisance cardiaque.
Néphropathie chronique (Étude DAPA-CKD)
Dans l’étude DAPA-CKD (qui portait sur les effets rénaux de la dapagliflozine chez des patients atteints de néphropathie chronique), 2149 patients ont reçu la dapagliflozine, à raison de 10 mg, et 2149 patients ont reçu un placebo, pendant une période d’exposition médiane de 27 mois. L’effectif comprenait des patients atteints de diabète de type 2 et des sujets non diabétiques, dont le DFGe était ≥ 25 et ≤ 75 mL/min/1,73 m2. Le traitement était poursuivi si le DFGe diminuait à moins de 25 mL/min/1,73 m2.
Le nombre de patients ayant subi un effet indésirable grave pendant le traitement était moins élevé dans le groupe sous dapagliflozine que dans le groupe sous placebo, soit 27,6 % et 31,4 %, respectivement. Les trois effets indésirables graves les plus fréquemment signalés étaient les lésions rénales aiguës (1,7 % dans le groupe sous dapagliflozine contre 2,0 % dans le groupe sous placebo), la pneumonie (1,7 % c. 2,7 %) et l’insuffisance cardiaque (1,6 % c. 2,2 %). Les abandons en raison d’effets indésirables ont été peu nombreux et de fréquence comparable dans les deux groupes, soit 5,5 % dans le groupe sous dapagliflozine et 5,7 % dans le groupe sous placebo. Les effets indésirables les plus fréquents à avoir entraîné l’arrêt définitif du traitement (dapagliflozine vs placebo) ont été la néphropathie chronique (0,5 % c. 0,3 %), la diminution du débit de filtration glomérulaire (0,4 % c. 0,5 %), l’insuffisance rénale (0,4 % c. 0,6 %) et l’infection des voies urinaires (0,3 % vs 0,1 %).
Le profil d’innocuité global de la dapagliflozine observé chez les patients atteints de néphropathie chronique cadrait avec le profil d’innocuité connu de la dapagliflozine dans d’autres populations de patients.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
La dapagliflozine a été évaluée au cours d’études cliniques chez des patients atteints de diabète de type 2, chez des patients atteints d’ICFER et chez des patients atteints de néphropathie chronique. Le profil d’innocuité global de la dapagliflozine était similaire pour toutes les indications de la dapagliflozine étudiées. L’acidocétose diabétique a uniquement été observée chez les patients atteints de diabète de type 2.
Études cliniques menées chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
Trois grands groupes de patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique ont été utilisés pour évaluer les effets indésirables de la dapagliflozine à 5 mg et à 10 mg par rapport à un agent de comparaison, soit deux groupes de patients qui ont participé aux études contrôlées par placebo et un plus vaste groupe de sujets qui ont participé aux études contrôlées par placebo et par agent actif. De plus, les effets indésirables ont été évalués avec la dapagliflozine à 10 mg par rapport au placebo dans une étude consacrée sur les issues CV (DECLARE-TIMI 58).
Études contrôlées par placebo sur la dapagliflozine à 5 mg et à 10 mg : Le premier ensemble regroupait des patients de 12 études contrôlées par placebo d’une durée de 12 à 24 semaines. Dans quatre études, la dapagliflozine a été utilisée en monothérapie et dans huit études, comme traitement d’appoint à un traitement antidiabétique de fond ou en traitement d’association avec la metformine. Ces données reflètent l’exposition de 2338 patients à la dapagliflozine, la durée moyenne d’exposition étant de 21 semaines. Les patients ont reçu un placebo (N = 1393), dapagliflozine à 5 mg (N = 1145) ou dapagliflozine à 10 mg (N = 1193) une fois par jour.
Groupe de 13 études contrôlées par placebo sur la dapagliflozine à 10 mg : L’innocuité et la tolérabilité de la dapagliflozine à 10 mg ont également été évaluées dans un plus vaste ensemble d’études contrôlées par placebo. Cet ensemble regroupait 13 études contrôlées par placebo, dont trois études sur la monothérapie, neuf études sur le traitement d’appoint à un traitement antidiabétique de fond et une étude sur une association initiale avec de la metformine. Dans le cadre de ces 13 études, 2360 patients ont été traités une fois par jour par la dapagliflozine à 10 mg, la durée moyenne d’exposition étant de 22 semaines.
Études contrôlées par placebo et par agent actif : Le troisième groupe de patients provenait de 21 études contrôlées par placebo et par agent actif qui ont été utilisées pour évaluer et présenter les données concernant les affections malignes et les résultats aux tests de la fonction hépatique. Dans ce groupe, 5936 patients ont été traités par la dapagliflozine et 3403 ont reçu un traitement par agent de comparaison (en monothérapie ou en association avec d’autres antidiabétiques).
Étude sur les problèmes cardiovasculaires (DECLARE-TIMI 58) : L’innocuité et la tolérabilité de la dapagliflozine à 10 mg, comme traitement d’appoint au traitement de référence, ont également été évaluées dans une étude consacrée sur les issues CV menée chez des patients adultes atteints de diabète de type 2 et présentant des facteurs de risque CV ou une maladie cardiovasculaire établie. Dans cette étude, 8574 patients ont reçu la dapagliflozine à 10 mg et 8569, un placebo pour une période moyenne d’exposition de 42 mois.
Les manifestations indésirables relevées dans l’analyse groupée des 12 études contrôlées par placebo qui ont été rapportées chez ≥ 2 % des patients atteints de diabète de type 2 et traités par la dapagliflozine à 5 mg ou à 10 mg en vue d’atteindre l’équilibre glycémique et qui sont survenues plus fréquemment que chez les patients sous placebo sont présentées dans le Tableau 2.
Tableau 2 Manifestations indésirables rapportées chez ≥ 2 % des patients atteints de diabète de type 2 et traités par la dapagliflozine à 5 mg ou à 10 mg en vue d’atteindre l’équilibre glycémique et plus fréquemment que chez les patients sous placebo
Organe ou système Terme privilégié | Pourcentage de patients (données groupées de 12 études contrôlées par placebo) | ||||||
|---|---|---|---|---|---|---|---|
| Dapagliflozine à 5 mg N = 1145 | Dapagliflozine à 10 mg N = 1193 | Placebo N = 1393 | |||||
| Troubles gastro-intestinaux | |||||||
| Constipation | 2,2 | 1,9 | 1,5 | ||||
| Nausées | 2,8 | 2,5 | 2,4 | ||||
| Infections et infestations | |||||||
| Grippe | 2,7 | 2,3 | 2,3 | ||||
| Rhinopharyngite | 6,6 | 6,3 | 6,2 | ||||
| Mycose génitale – femmes† | 8,4 | 6,9 | 1,5 | ||||
| Mycose génitale – hommes‡ | 2,8 | 2,7 | 0,3 | ||||
| Infection des voies urinaires§ | 5,7 | 4,3 | 3,7 | ||||
| Troubles métaboliques et nutritionnels | |||||||
| Dyslipidémie | 2,1 | 2,5 | 1,5 | ||||
| Troubles de l’appareil locomoteur et des tissu conjonctifs | |||||||
| Douleur au dos | 3,1 | 4,2 | 3,2 | ||||
| Douleur aux extrémités | 2,0 | 1,7 | 1,4 | ||||
| Troubles rénaux et urinaires | |||||||
| Augmentation des mictions¶ | 2,9 | 3,8 | 1,7 | ||||
| Douleur à la miction | 1,6 | 2,1 | 0,7 | ||||
† Le terme mycose génitale inclut les termes privilégiés suivants, énumérés par ordre de fréquence chez les femmes : mycose vulvovaginale, infection vaginale, candidose vulvovaginale, vulvovaginite, infection génitale, candidose génitale, infection fongique génitale, vulvite, infection des voies génito-urinaires, abcès vulvaire et vaginite bactérienne (Nombre pour les femmes : dapagliflozine à 5 mg = 581, dapagliflozine à 10 mg = 598, placebo = 677).
‡ Le terme mycose génitale inclut les termes privilégiés suivants, énumérés par ordre de fréquence chez les hommes : balanite, infection fongique génitale, balanite à Candida, candidose génitale, infection génitale masculine, infection pénienne, balanoposthite, balanoposthite infectieuse, infection génitale et posthite (Nombre pour les hommes : dapagliflozine à 5 mg = 564, dapagliflozine à 10 mg = 595, placebo = 716).
§ Le terme infection des voies urinaires inclut les termes privilégiés suivants, énumérés par ordre de fréquence : infection des voies urinaires, cystite, infection des voies urinaires à Escherichia, infection des voies génito-urinaires, pyélonéphrite, trigonite, urétrite, infection rénale et prostatite.
¶ Le terme augmentation des mictions inclut les termes privilégiés suivants, énumérés par ordre de fréquence : pollakiurie, polyurie, augmentation du débit urinaire.
D’autres manifestations indésirables observées chez ≥ 5 % des patients atteints de diabète de type 2 traités par la dapagliflozine en vue d’atteindre l’équilibre glycémique et plus souvent que chez les patients du groupe placebo/agent de comparaison et rapportées chez au moins trois patients traités par la dapagliflozine à 5 mg ou 10 mg sont décrites ci-dessous selon le schéma thérapeutique.
Tableau 3 Manifestations indésirables rapportées chez ≥ 5 % des patients atteints de diabète de type 2 traitées par la dapagliflozine à 5 mg ou à 10 mg en vue d’atteindre l’équilibre glycémique et plus fréquemment que chez les patients recevant un placebo/agent de comparaison et signalées chez au moins trois patients traités par la dapagliflozine à 5 mg ou à 10 mg
Schéma thérapeutique Manifestation indésirable (terme privilégié) | Nombre (%) de patients | ||||||||
|---|---|---|---|---|---|---|---|---|---|
Dapagliflozine à 5 mg | Dapagliflozine à 10 mg | Placebo / agent de comparaison | |||||||
| Monothérapie | N = 132 | N = 146 | N = 75 | ||||||
| Diarrhée | 8 (6,1) | 4 (2,7) | 1 (1,3) | ||||||
| Infection des voies respiratoires | 2 (1,5) | 9 (6,2) | 1 (1,3) | ||||||
| Arthralgie | 8 (6,1) | 7 (4,8) | 1 (1,3) | ||||||
| Céphalées | 12 (9,1) | 13 (8,9) | 5 (6,7) | ||||||
| Appoint à la metformine | N = 137 | N = 135 | N = 137 | ||||||
| Diarrhée | 5 (3,6) | 10 (7,4) | 7 (5,1) | ||||||
| Céphalées | 10 (7,3) | 11 (8,1) | 6 (4,4) | ||||||
| Appoint à la metformine comparativement au glipizide | Dapagliflozine (toute dose) N = 406 | N = 408 | |||||||
| Céphalées | 21 (5,2) | 17 (4,2) | |||||||
Description de certains effets indésirables chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
Déplétion volémique et hypotension
Des effets liés à une déplétion volémique (entre autres, la déshydratation, l’hypovolémie, l’hypotension orthostatique et l’hypotension) ont été signalés chez 0,6 %, 0,8 % et 0,4 % des patients ayant reçu, respectivement, la dapagliflozine à 5 mg, la dapagliflozine à 10 mg et un placebo lors des 12 essais de courte durée contrôlés par placebo. Des effets indésirables graves sont survenus chez ≤ 0,2 % des patients dans le cadre des 21 études contrôlées par placebo et par agent actif, et ils étaient répartis également entre la dapagliflozine à 10 mg et le traitement de comparaison.
Les mesures de la tension artérielle en fonction de la position ont révélé une hypotension orthostatique chez 13,1 % des patients traités par la dapagliflozine à 10 mg, comparativement à 11,3 % chez les patients sous placebo pendant la période de traitement de 24 semaines. De plus, dans deux études menées chez des patients atteints de diabète de type 2 et d’hypertension, les mesures de la tension artérielle en fonction de la position ont révélé une hypotension orthostatique chez 3,2 % des patients traités par la dapagliflozine à 10 mg, comparativement à 1,7 % des patients sous placebo dans les deux études pendant la période de traitement de 12 semaines.
Mycoses génitales
Des cas de mycose génitale ont été rapportés chez 5,7 % (65/1145), 4,8 % (57/1193) et 0,9 % (12/1393) des patients qui ont reçu la dapagliflozine à 5 mg, la dapagliflozine à 10 mg et un placebo, respectivement, dans l’ensemble des 12 études de courte durée contrôlées par placebo. Les mycoses ont été rapportées plus souvent chez les femmes (8,4 % [49/581] et 6,9 % [41/598] sous dapagliflozine à 5 mg et à 10 mg, respectivement, p/r à 1,5 % [10/677] sous placebo) que chez les hommes (2,8 % [16/564] et 2,7 % [16/595] sous dapagliflozine à 5 mg et à 10 mg, respectivement, p/r à 0,3 % [2/716] sous placebo). Les infections génitales les plus fréquemment signalées étaient les mycoses vulvovaginales chez les femmes et la balanite chez les hommes (voir le Tableau 2).
Les patients qui avaient des antécédents de mycoses génitales récurrentes étaient plus susceptibles de présenter une infection génitale au cours de l’étude que les patients qui n’avaient pas ce genre d’antécédents (23,1 % [3/13], 25,0 % [3/12] et 10,0 % [1/10] p/r à 5,9 % [60/1013], 5,0 % [53/1053] et 0,8 % [10/1247] sous la dapagliflozine à 5 mg, la dapagliflozine à 10 mg et le placebo, respectivement).
Infection des voies urinaires
Des cas d’infection des voies urinaires (IVU) ont été rapportés chez 5,7 % (65/1145), 4,3 % (51/1193) et 3,7 % (52/1393) des patients qui ont reçu la dapagliflozine à 5 mg, la dapagliflozine à 10 mg et un placebo, respectivement, dans l’ensemble des 12 études de courte durée contrôlées par placebo. Les infections ont été rapportées plus souvent chez les femmes (9,6 % [56/581] et 7,7 % [46/598] sous la dapagliflozine à 5 mg et à 10 mg, respectivement, p/r à 6,6 % [45/677] sous placebo) que chez les hommes (1,6 % [9/564] et 0,8 % [5/595] sous la dapagliflozine à 5 mg et à 10 mg, respectivement p/r à 1,0 % [7/716] sous placebo).
On a pu obtenir des données sur le traitement à long terme pour 9 des 13 études contrôlées par placebo sur la dapagliflozine à 10 mg (la durée moyenne du traitement étant de 439,5 jours pour la dapagliflozine à 10 mg et de 419,0 jours pour le placebo). Des 174 patients sous la dapagliflozine à 10 mg ayant contracté une infection, 135 (77,6 %) en ont eu seulement une et 11 (6,3 %), trois ou plus. Des 121 patients sous placebo ayant contracté une infection, 94 (77,7 %) en ont eu seulement une et 12 (9,9 %), trois ou plus.
Dans l’ensemble des 13 études de courte durée contrôlées par placebo, les patients qui avaient des antécédents d’infection récurrente des voies urinaires étaient plus susceptibles de contracter une infection des voies urinaires (6,0 % [26/436] des patients traités par la dapagliflozine à 10 mg ayant des antécédents d’infection et 5,9 % [24/407] des patients ayant des antécédents d’infection et recevant le placebo) au cours de l’étude que ceux qui n’avaient pas ce type d’antécédents (4,4 % [84/1924] sous la dapagliflozine à 10 mg et 3,0 % [57/1888] sous placebo).
Hypoglycémie
La fréquence des épisodes d’hypoglycémie dépendait du type de traitement de fond utilisé dans chaque étude (voir le Tableau 4). Dans les études sur la dapagliflozine en traitement d’appoint à une sulfonylurée ou en traitement d’appoint à l’insuline, les taux d’hypoglycémie ont été plus élevés sous la dapagliflozine que sous placebo. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
Tableau 4 Fréquence des épisodes majeurs* et mineurs† d’hypoglycémie dans les études contrôlées par placebo menées chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
Dapagliflozine à 5 mg | Dapagliflozine à 10 mg | Placebo | |
|---|---|---|---|
| Monothérapie (24 semaines) | N = 64 | N = 70 | N = 75 |
| Majeur, [n (%)] | 0 | 0 | 0 |
| Mineur, [n (%)] | 0 | 0 | 0 |
| Appoint à la metformine (24 semaines) | N = 137 | N = 135 | N = 137 |
| Majeur, [n (%)] | 0 | 0 | 0 |
| Mineur, [n (%)] | 2 (1,5) | 1 (0,7) | 0 |
| Appoint à la metformine p/r à glipizide (témoin actif) (52 semaines) | - | N = 406 | N = 408 |
| Majeur, [n (%)] | - | 0 | 3 (0.7) |
| Mineur, [n (%)] | - | 7 (1,7) | 147 (36,0) |
| Appoint au glimépiride (24 semaines) | N = 145 | N =151 | N = 146 |
| Majeur, [n (%)] | 0 | 0 | 0 |
| Mineur, [n (%)] | 8 (5,5) | 9 (6,0) | 3 (2,1) |
| Appoint à la metformine et à une sulfonylurée (24 semaines) | - | N = 109 | N = 109 |
| Majeur, [n (%)] | - | 0 | 0 |
| Mineur, [n (%)] | - | 14 (12,8) | 4 (3,7) |
| Appoint à la sitagliptine seule ou avec la metformine (24 semaines) | - | N = 225 | N = 226 |
| Majeur, [n (%)] | - | 1 (0,4) | 0 |
| Mineur, [n (%)] | 4 (1,8) | 3 (1,3) | |
| Appoint à l’insuline avec ou sans autre antidiabétique oral (24 semaines) | N = 212 | N = 196 | N = 197 |
| Majeur, [n (%)] | 1 (0,5) | 1 (0,5) | 1 (0,5) |
| Mineur, [n (%)] | 92 (43,4) | 79 (40,3) | 67 (34,0) |
| Étude sur les issues CV (exposition moyenne de 42 mois)§ | |||
| Tous les patients | - | N = 8574 | N = 8569 |
Dapagliflozine à 5 mg | Dapagliflozine à 10 mg | Placebo | |
|---|---|---|---|
| Majeur, [n (%)] | - | 58 (0,7) | 83 (1,0) |
| Mineur, [n (%)] | - | Non colligée | Non colligée |
| Patients sous insulinothérapie | - | N = 4177 | N = 4606 |
| Majeur, [n (%)] | - | 52 (1,2) | 64 (1,4) |
| Patients traités par une sulfonylurée | - | N = 4118 | N = 4521 |
| Majeur, [n(%)] | - | 14 (0,3) | 23 (0,5) |
* Les épisodes majeurs d’hypoglycémie étaient définis comme des épisodes symptomatiques nécessitant une aide externe (tiers) en raison d’une altération grave de la conscience ou du comportement et caractérisés par une glycémie capillaire ou plasmatique < 3 mmol/L et un rétablissement rapide après l’administration de glucose ou de glucagon.
† Les épisodes mineurs d’hypoglycémie étaient définis comme des épisodes symptomatiques caractérisés par une glycémie capillaire ou plasmatique < 3,5 mmol/L sans égard au besoin d’une aide externe ou par une glycémie capillaire ou plasmatique < 3,5 mmol/L asymptomatique qui ne répondait pas aux critères d’épisode majeur d’hypoglycémie.
§ Les patients recevaient un traitement au moment des épisodes.
Monothérapie et traitement d’appoint à la metformine : Dans les études sur la dapagliflozine utilisée en monothérapie, en traitement d’appoint à la metformine et en association initiale avec la metformine pendant une période allant jusqu’à 102 semaines, aucun épisode majeur d’hypoglycémie n’a été rapporté. Dans ces études, la fréquence des épisodes mineurs d’hypoglycémie était semblable (< 5 %) dans tous les groupes, y compris celui qui recevait un placebo.
Dans une étude sur le traitement d’appoint à la metformine comparant la dapagliflozine au glipizide pendant une période allant jusqu’à 104 semaines, il y a eu trois épisodes majeurs d’hypoglycémie (0,7 %) chez les patients traités par le glipizide et la metformine et il n’y en a eu aucun chez les patients traités par la dapagliflozine et la metformine. Des épisodes mineurs d’hypoglycémie ont été rapportés chez 2,5 % des patients traités par la dapagliflozine et la metformine et chez 42,4 % des patients traités par le glipizide et la metformine.
Traitement d’appoint à une sulfonylurée : Dans une étude sur la dapagliflozine en traitement d’appoint au glimépiride pendant une période allant jusqu’à 48 semaines, un épisode majeur d’hypoglycémie a été rapporté chez un patient traité par la dapagliflozine à 2,5 mg et du glimépiride. Des épisodes mineurs d’hypoglycémie ont été signalés chez 8,3 % et 7,9 % des patients traités par la dapagliflozine à 5 mg et à 10 mg et du glimépiride, respectivement, et chez 2,1 % des patients recevant un placebo et du glimépiride.
Traitement d’appoint à la metformine et à une sulfonylurée : Dans l’étude sur le traitement d’appoint à l’association de metformine et d’une sulfonylurée d’une durée allant jusqu’à 52 semaines, aucun épisode majeur d’hypoglycémie n’a été signalé. Des épisodes mineurs d’hypoglycémie ont été signalés chez 15,6 % des patients traités par la dapagliflozine à 10 mg plus de la metformine et une sulfonylurée et chez 4,6 % des patients recevant le placebo plus de la metformine et une sulfonylurée.
Traitement d’appoint à la sitagliptine seule ou avec la metformine : Dans une étude sur la dapagliflozine à 10 mg en traitement d’appoint à la sitagliptine (avec ou sans metformine) d’une durée allant jusqu’à 48 semaines, un épisode majeur d’hypoglycémie a été rapporté chez un patient traité par la dapagliflozine à 10 mg et la sitagliptine (sans metformine). Des épisodes mineurs d’hypoglycémie ont été signalés chez 2,2 % et 1,3 % des patients traités par la dapagliflozine à 10 mg ou recevant un placebo en ajout à la sitagliptine (avec ou sans metformine), respectivement.
Traitement d’appoint à l’insuline : À la semaine 104, des épisodes majeurs d’hypoglycémie ont été rapportés chez 1,4 %, 1,0 % et 0,5 % des patients recevant respectivement la dapagliflozine à 5 mg et à 10 mg ou un placebo en traitement d’appoint à l’insuline. Des épisodes mineurs d’hypoglycémie ont été rapportés chez 52,8 %, 53,1 % et 41,6 % des patients recevant respectivement la dapagliflozine à 5 mg et à 10 mg ou un placebo en traitement d’appoint à l’insuline. Dans deux autres études qui comprenaient également une forte proportion de patients recevant de l’insuline en traitement de fond (seule ou en association avec un ou plusieurs antidiabétiques oraux), le taux d’épisodes mineurs d’hypoglycémie était également plus élevé chez les patients sous la dapagliflozine à 10 mg que chez les patients sous placebo. Voir 14 ESSAIS CLINIQUES.
Étude sur les épisodes CV (DECLARE-TIMI 58) : Des épisodes majeurs d’hypoglycémie ont été rapportés chez 58 patients (0,7 %) traités par la dapagliflozine à 10 mg et chez 83 patients (1,0 %) recevant un placebo. Des épisodes majeurs d’hypoglycémie ont été rapportés chez 52 patients (1,2 %) traités par la dapagliflozine à 10 mg en appoint à l’insuline et chez 64 patients (1,4 %) recevant un placebo en appoint à l’insuline. Des épisodes majeurs d’hypoglycémie ont été rapportés chez 14 patients (0,3 %) traités par la dapagliflozine en appoint à une sulfonylurée et chez 23 patients (0,5 %) recevant un placebo en appoint à une sulfonylurée. Des épisodes majeurs d’hypoglycémie menant à l’hospitalisation sont survenus chez 13 patients (0,2 %) traités par la dapagliflozine et chez 22 patients (0,3 %) recevant un placebo.
Patients atteints une insuffisance rénale
L’innocuité a également été évaluée dans deux études menées expressément auprès de patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique et présentant une insuffisance rénale modérée (DFGe ≥ 45 à < 60 mL/min/1,73 m2 et DFGe ≥ 30 à < 60 mL/min/1,73 m2, respectivement).
Dans l’étude menée chez les patients ayant un DFGe ≥ 45 à < 60 mL/min/1,73 m2, à la semaine 24, la dapagliflozine était associée à des variations du DFGe moyen (dapagliflozine : – 3,39 mL/min/1,73 m2 et placebo : – 0,90 mL/min/1,73 m2). Dans le groupe sous dapagliflozine, le DFGe moyen a d’abord diminué (durant les 4 premières semaines de traitement) et est demeuré stable pour les 20 semaines restantes de traitement. Trois semaines après avoir cessé la prise de la dapagliflozine, la variation moyenne du DFGe par rapport au départ dans le groupe sous dapagliflozine était semblable à la variation moyenne dans le groupe sous placebo (dapagliflozine : 0,57 mL/min/1,73 m2 et placebo : – 0,04 mL/min/1,73 m2). Une proportion plus élevée de sujets sous dapagliflozine ont présenté de l’hypotension comme effet indésirable comparativement au placebo.
Dans l’étude menée chez les patients ayant un DFGe ≥ 30 à < 60 mL/min/1,73 m2, à la semaine 52, la dapagliflozine était associée à des variations du DFGe moyen par rapport au départ (DFGe : dapagliflozine à 5 mg : – 2,08 mL/min/1,73 m2, dapagliflozine à 10 mg : – 4,46 mL/min/1,73 m2 et placebo : – 2,58 mL/min/1,73 m2). À la semaine 104, ces variations persistaient (DFGe : dapagliflozine à 5 mg : – 1,71 mL/min/1,73 m2, dapagliflozine à 10 mg : – 3,50 mL/min/1,73 m2 et placebo : – 2,38 mL/min/1,73 m2). Avec la dapagliflozine à 5 mg et à 10 mg, ces réductions du DFGe étaient évidentes la première semaine, alors que chez les patients recevant le placebo, le DFGe amorçait un lent déclin continu jusqu’à la semaine 104.
Acidocétose diabétique chez les patients atteints de diabète
Des cas d’acidocétose diabétique, une affection grave menaçant le pronostic vital et nécessitant une hospitalisation en urgence, ont été signalés chez des patients atteints de diabète de type 2 traités par la dapagliflozine et par d’autres inhibiteurs du SGLT2. Certains cas d’acidocétose diabétique ont été mortels. La dapagliflozine n’est pas indiquée et ne doit pas être utilisée chez les patients atteints de diabète de type 1. Dans certains cas, le tableau clinique de la maladie était atypique, la glycémie n’affichant qu’une hausse modérée (< 13,9 mmol/L (250 mg/dL). Voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Étude sur les épisodes cardiovasculaires (DECLARE-TIMI 58)
L’étude DECLARE-TIMI 58 a été réalisée pour évaluer l’innocuité et la tolérabilité de la dapagliflozine à 10 mg (n = 8574) p/r au placebo (n = 8569) chez des patients adultes atteints de diabète de type 2 et présentant des facteurs de risque CV ou une maladie cardiovasculaire établie. La durée moyenne d’exposition a été de 42 mois. Au total, il y a eu 30 623 années-patients d’exposition à la dapagliflozine. Les variables de l’évaluation de l’innocuité recueillies dans l’étude DECLARE-TIMI 58 comprenaient ce qui suit : manifestations indésirables graves (MIG), manifestations indésirables ayant entraîné l’arrêt du médicament à l’étude (AME), événements CV, événements d’amputation, événements d’acidocétose diabétique et manifestations indésirables d’intérêt particulier. Les manifestations indésirables d’intérêt particulier étaient les suivantes : tumeurs malignes, manifestations hépatiques, épisodes majeurs d’hypoglycémie, fractures, manifestations rénales, symptômes de déplétion volémique, réactions d’hypersensibilité, infections des voies urinaires et infections génitales.
Des manifestations liées à la déplétion volémique ont été signalées chez 2,5 % des patients du groupe sous dapagliflozine et chez 2,4 % des patients du groupe sous placebo. Des manifestations indésirables graves (MIG) liées à la déplétion volémique ont été rapportées chez 0,9 % des patients du groupe sous dapagliflozine et chez 0,8 % des patients du groupe sous placebo. Chez les patients ayant un DFGe < 60 mL/min/1,73 m2 au départ, des MIG ont été rapportées chez 3,1 % des patients du groupe sous dapagliflozine et chez 2,0 % des patients du groupe sous placebo. Chez les patients de 65 ans ou plus, des MIG ont été signalées chez 1,3 % des patients du groupe sous dapagliflozine et chez 1,1 % des patients du groupe sous placebo.
Des manifestations liées à une infection génitale et ayant entraîné l’arrêt du médicament à l’étude sont survenues chez 0,9 % des patients du groupe sous dapagliflozine et chez < 0,1 % des patients du groupe sous placebo. Des MIG liées à une infection génitale sont apparues chez 2 patients (< 0,1 %) dans chacun des groupes sous dapagliflozine et sous placebo.
Des manifestations liées à une infection des voies urinaires et ayant entraîné l’arrêt du médicament à l’étude sont survenues chez 0,7 % des patients du groupe sous dapagliflozine et chez 0,4 % des patients du groupe sous placebo. Des MIG liées à une infection des voies urinaires sont apparues chez 0,9 % des patients du groupe sous dapagliflozine et chez 1,3 % des patients du groupe sous placebo. Chez les patients de 75 ans ou plus, des manifestations liées à une infection des voies urinaires et ayant entraîné l’arrêt du médicament à l’étude sont survenues chez 1,7 % des patients du groupe sous dapagliflozine et chez 0,4 % des patients du groupe sous placebo. Des MIG liées à une infection des voies urinaires sont apparues chez 2,0 % des patients du groupe sous dapagliflozine et chez 1,4 % des patients du groupe sous placebo.
Des manifestations confirmées d’acidocétose diabétique ont été signalées chez 27 patients (0,3 %) du groupe sous dapagliflozine à 10 mg et chez 12 patients (0,1 %) du groupe sous placebo (0,04 et 0,09 manifestation par 100 années-patients, respectivement). Les manifestations étaient réparties de manière égale pendant toute la durée de l’étude. Parmi les 27 patients du groupe sous dapagliflozine qui ont présenté une acidocétose diabétique, 22 recevaient de l’insuline en concomitance au moment de la manifestation.
Des manifestations rénales (p. ex. diminution de la clairance rénale de la créatinine, insuffisance rénale, hausse de la créatininémie et diminution du débit de filtration glomérulaire) ont été signalées chez 4,9 % des patients du groupe sous dapagliflozine et chez 6,1 % des patients du groupe sous placebo.
Des manifestations liées à une lésion rénale aiguë ont été signalées chez 1,5 % des patients du groupe sous dapagliflozine et chez 2,0 % des patients du groupe sous placebo. Des MIG de nature rénale sont survenues chez 0,9 % des patients du groupe sous dapagliflozine et 1,6 % des patients du groupe sous placebo.
Des manifestations liées à des fractures sont survenues chez 7,4 % des patients de 75 ans ou plus du groupe sous dapagliflozine et chez 5,8 % des patients de 75 ans ou plus du groupe sous placebo.
Essais cliniques chez des patients atteints d’insuffisance cardiaque (DAPA-HF et DELIVER)
L’étude DAPA-HF était une étude menée expressément auprès de patients adultes atteints d’ICFER et visait à évaluer l’innocuité et l’efficacité cardiovasculaires de la dapagliflozine à 10 mg en traitement d’appoint au traitement de référence de l’insuffisance cardiaque. Voir 14 ESSAIS CLINIQUES.
Ces données reflètent l’exposition de 2368 patients à la dapagliflozine à 10 mg et une durée médiane d’exposition de 18 mois. Au total, on comptait 3310 années-patients d’exposition à la dapagliflozine.
L’étude DELIVER a évalué l’effet de la dapagliflozine administrée à raison de 10 mg une fois par jour chez des adultes atteints d’insuffisance cardiaque avec FEVG > 40 %. Voir 14 ESSAIS CLINIQUES.
Ces données reflètent l’exposition de 3126 patients à la dapagliflozine à 10 mg pendant une période médiane de 27 mois. Au total, on comptait 6426 années-patients d’exposition à la dapagliflozine.
L’étude DAPA-HF comprenait 1926 patients (41 %) ayant un DFGe inférieur à 60 mL/min/1,73 m2 et 719 patients (15 %) ayant un DFGe inférieur à 45 mL/min/1,73 m2. Dans l’étude DELIVER, les valeurs de DFGe s’établissaient comme suit : < 45 mL/min/1,73 m2 (1410 [22,5 %] patients), > 45 à < 60 mL/min/1,73 m2 (1655 [26,5 %] patients), > 60 mL/min/1,73 m2 (3187 [50,9 %] patients). Aucune différence globale n’a été observée dans l’une ou l’autre étude en ce qui a trait à l’innocuité chez ces patients et l’innocuité chez les patients ayant une fonction rénale normale. Les patients ayant un DFGe < 30 mL/min/1,73 m2 ont été exclus de l’étude DAPA-HF, et ceux ayant un DFGe < 25 mL/min/1,73 m2 ont été exclus de l’étude DELIVER.
Parmi les 4744 patients âgés de plus de 65 ans participant à l’étude DAPA-HF, 2714 (57 %) étaient atteints d’ICFER. Dans l’étude DELIVER, le nombre de patients de plus de 65 ans se chiffrait à 4751 sur 6253 (76 %). Dans les deux études, l’innocuité était comparable chez les patients de 65 ans ou moins et chez ceux de plus de 65 ans. Il n’y avait pas de risque accru de manifestations liées à une déplétion volémique ou à une atteinte rénale aiguë.
Dans l’étude DAPA-HF, le nombre de patients présentant des manifestations liées à une déplétion volémique (y compris des cas d’hypotension, d’hypovolémie, de déshydratation ou d’hypotension orthostatique) était de 170 (7,2 %) et de 153 (6,5 %) dans le groupe traité par la dapagliflozine et le groupe sous placebo, respectivement. Dans l’étude DAPA-HF, des manifestations graves de symptômes évocateurs d’une déplétion volémique ont été rapportées chez 23 patients (1,0 %) dans le groupe traité par la dapagliflozine et chez 38 patients (1,6 %) dans le groupe sous placebo. Dans l’étude DELIVER, le nombre de patients ayant eu de telles manifestations se chiffrait à 35 (1,1 %) dans le groupe sous dapagliflozine et à 31 (1,0 %) dans le groupe sous placebo.
Dans l’étude DAPA-HF, le nombre de patients présentant des manifestations indésirables d’origine rénale était de 141 (6,0 %) et de 158 (6,7 %) dans le groupe traité par la dapagliflozine et dans le groupe sous placebo, respectivement. Des manifestations indésirables graves d’origine rénale ont été rapportées chez 34 patients (1,4 %) dans le groupe traité par la dapagliflozine et chez 58 patients (2,4 %) dans le groupe sous placebo. Dans l’étude DELIVER, le nombre de patients ayant eu des manifestations indésirables rénales graves se chiffrait à 57 (1,8 %) dans le groupe sous dapagliflozine et à 68 (2,2 %) dans le groupe sous placebo.
Des cas d’hypoglycémie majeure et d’acidocétose diabétique ont été observés uniquement chez les patients atteints de diabète de type 2. Dans l’étude DAPA-HF, le nombre de patients présentant une hypoglycémie majeure était de 4 (0,2 %) dans le groupe traité par la dapagliflozine et de 4 (0,2 %) dans le groupe sous placebo. Le nombre de patients présentant une acidocétose diabétique était de 3 (0,1 %) dans le groupe traité par la dapagliflozine ; aucun patient n’a présenté ce type de manifestation dans le groupe sous placebo. Dans l’étude DELIVER, le nombre de patients ayant signalé un épisode hypoglycémique majeur se chiffrait à 6 (0,2 %) dans le groupe sous dapagliflozine et à 7 (0,2 %) dans le groupe sous placebo. Des cas d’acidose diabétique ont été signalés en tant qu’effet indésirable chez 2 patients (0,1 %) atteints de diabète de type 2 dans le groupe sous dapagliflozine ; aucun cas n’a été signalé dans le groupe sous placebo.
Dans l’étude DAPA-HF, aucun patient n’a présenté d’infections génitales graves dans le groupe traité par la dapagliflozine et un patient a eu ce type de manifestation dans le groupe sous placebo. Sept patients (0,3 %) ont présenté des manifestations indésirables menant à l’arrêt du traitement à l’étude en raison d’infections génitales dans le groupe traité par la dapagliflozine et aucun patient n’a cessé le traitement à l’étude en raison de ce type de manifestations dans le groupe sous placebo. Dans l’étude DELIVER, une infection génitale grave a été signalée par 1 (< 0,1 %) patient de chaque groupe de traitement. Trois patients (0,1 %) dans le groupe sous dapagliflozine ont abandonné le traitement à l’étude en raison d’infection génitale, mais aucun dans le groupe sous placebo.
Le nombre de patients présentant un effet indésirable grave lié à une infection des voies urinaires a été faible et comparable dans les études DAPA-HF et DELIVER. Dans l’étude DAPA-HF, 14 patients (0,6 %) ont présenté des infections des voies urinaires graves dans le groupe traité par la dapagliflozine et 17 patients (0,7 %) dans le groupe sous placebo. Cinq patients (0,2 %) ont présenté des manifestations indésirables menant à l’arrêt du traitement à l’étude en raison d’infections des voies urinaires dans le groupe traité par la dapagliflozine et 5 patients (0,2 %) dans le groupe sous placebo. Dans l’étude DELIVER, 41 patients (1,3 %) ont présenté un effet indésirable grave lié à une infection des voies urinaires dans le groupe traité par la dapagliflozine et 37 patients (1,2 %) dans le groupe sous placebo. Treize patients (0,4 %) ont abandonné le traitement à l’étude en raison d’infection des voies urinaires dans le groupe traité par la dapagliflozine et 9 patients (0,3 %) ont fait de même dans le groupe sous placebo.
Essai clinique chez des patients atteints de néphropathie chronique (DAPA-CKD)
L’étude DAPA-CKD a évalué l’innocuité et la tolérabilité de la dapagliflozine administrée à raison de 10 mg chez des adultes atteints de néphropathie chronique. Ces données reflètent l’exposition de 2149 patients pendant une période médiane de 27,3 mois sous dapagliflozine. Au total, l’exposition à la dapagliflozine se chiffrait à 4448 années-patients.
Des effets indésirables liés à des symptômes de déplétion volémique ont été signalés chez 120 patients (5,6 %) dans le groupe sous dapagliflozine et chez 84 patients (3,9 %) dans le groupe sous placebo. Des effets indésirables graves liés à des symptômes de déplétion volémique ont été signalés chez 16 patients (0,7 %) dans le groupe sous dapagliflozine et chez 15 patients (0,7 %) dans le groupe sous placebo.
Des effets indésirables rénaux ont été signalés chez 144 patients (6,7 %) dans le groupe sous dapagliflozine et chez 169 patients (7,9 %) dans le groupe sous placebo. Des effets indésirables rénaux graves ont été signalés chez 54 patients (2,5 %) du groupe dapagliflozine et chez 69 patients (3,2 %) du groupe placebo.
Trois patients (0,1 %) ont présenté une infection génitale grave dans le groupe sous dapagliflozine, mais aucun dans le groupe sous placebo. Trois patients (0,1 %) ont abandonné le traitement à l’étude en raison d’infection génitale dans le groupe traité par la dapagliflozine, ce qu’aucun des patients du groupe placebo n’a fait.
Des infections urinaires graves sont survenues chez 29 patients (1,3 %) du groupe traité par la dapagliflozine et chez 18 patients (0,8 %) du groupe sous placebo. Huit patients (0,4 %) ont abandonné le traitement à l’étude en raison d’infection des voies urinaires dans le groupe sous dapagliflozine et 3 patients (0,1 %) ont fait de même dans le groupe sous placebo.
Des épisodes majeurs d’hypoglycémie, observés uniquement chez les patients atteints de diabète de type 2, ont été signalés chez 14 (0,7 %) patients du groupe sous dapagliflozine et chez 28 (1,3 %) patients du groupe placebo. Aucun cas d’acidocétose diabétique n’a été signalé chez les patients du groupe sous dapagliflozine, mais dans le groupe placebo, deux patients atteints de diabète de type 2 ont connu un événement de ce type.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique (< 2 %)1
Trouble gastro-intestinal : Sécheresse buccale.
Examens : Perte de poids.
1 1 Selon l’évaluation médicale (incluant la plausibilité biologique/le mode d’action) des manifestations indésirables rapportées chez < 2 % des sujets dans l’ensemble de données groupées de 12 études contrôlées par placebo.
Troubles du métabolisme et de la nutrition : Déshydratation, hypotension, soif.
Troubles rénaux et urinaires : Diminution du débit de filtration glomérulaire, nycturie.
Troubles de l’appareil reproducteur et des seins : Prurit génital, prurit vulvovaginal.
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
Augmentation de la créatininémie et de l’azote uréique du sang et diminution du DFGe Dans l’ensemble de 13 études contrôlées par placebo, chez les patients traités par la dapagliflozine, le DFGe moyen a diminué la première semaine, puis a augmenté pour ensuite revenir graduellement vers les valeurs de DFGe initiales à la semaine 24.
Les variations de la créatininémie par rapport au départ concordaient avec les variations du DFGe. La créatininémie moyenne a augmenté la première semaine pour ensuite diminuer puis revenir vers sa valeur initiale à la semaine 24. De faibles hausses de l’azote uréique sanguin ont été observées. Les taux moyens d’azote uréique sanguin ont augmenté la première semaine et sont demeurés stables jusqu’aux semaines 24 et 102.
Tableau 5 Variation moyenne de la créatininémie et du DFGe aux semaines 1 et 24 par rapport aux valeurs initiales
Semaine de l’étude/ Groupe de traitement | Semaine 1* | Semaine 24* | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Dapagliflozine 10 mg | Placebo | Dapagliflozine 10 mg | Placebo | |||||||||||
| Créatininémie, μmol/L (mg/dL) | ||||||||||||||
| Variation moyenne par rapport au départ | -3,62 | -0,71 | 1,68 | 0,71 | ||||||||||
| (-0,041) | (-0,008) | (0,019) | (0,008) | |||||||||||
| N = 1112 | N = 1057 | N = 1954 | N = 1844 | |||||||||||
| DFGe, mL/min/1,73 m2 | ||||||||||||||
| Variation moyenne par rapport au départ | -4,174 | 0,490 | -1,446 | -0,665 | ||||||||||
| N = 1102 | N = 1048 | N = 1954 | N = 1844 | |||||||||||
* Groupe de 13 études contrôlées par placebo chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
Hausse du taux d’hémoglobine/de l’hématocrite Dans l’ensemble de 13 études contrôlées par placebo, des augmentations par rapport aux valeurs initiales des taux moyens d’hémoglobine et des valeurs moyennes d’hématocrite ont été observées chez les patients traités par la dapagliflozine dès la première semaine et jusqu’à la semaine 16, où la variation moyenne maximale par rapport au départ a été observée. Les variations moyennes du taux d’hémoglobine et de l’hématocrite aux semaines 24 et 102 par rapport aux valeurs initiales sont présentées ci-dessous.
Tableau 6 Variation moyenne de l’hémoglobine et de l’hématocrite aux semaines 24 et 102 par rapport aux valeurs initiales
Semaine de l’étude/ Groupe de traitement | Semaine 24* | Semaine 102** | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Dapagliflozine 10 mg | Placebo | Dapagliflozine 10 mg | Placebo | |||||||||||
| Hémoglobine, g/L (g/dL) | ||||||||||||||
| Variation moyenne par rapport au départ | 6.21 |
| 7,0 | -2,1 | ||||||||||
| (0,621) | (-0,138) | (0,70) | (-0,21) | |||||||||||
| N = 1934 | N = 1828 | N = 621 | N = 515 | |||||||||||
| Hématocrite, % | ||||||||||||||
| Variation moyenne par rapport au départ | 2,30 | -0,33 | 2,68 | -0,46 | ||||||||||
| N = 1908 | N = 1796 | N = 616 | N = 510 | |||||||||||
* Groupe de 13 études contrôlées par placebo chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
** Groupe de 9 études contrôlées par placebo chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
À la semaine 24, des valeurs d’hématocrite > 55 % ont été rapportées chez 1,3 % des patients traités par la dapagliflozine à 10 mg comparativement à 0,4 % des patients sous placebo. Les résultats ont été semblables durant la phase à court terme et à long terme (la majorité des patients ont été exposés au traitement pendant plus d’une année).
Augmentation du taux sérique de phosphore inorganique Dans le groupe de 13 études contrôlées par placebo, des hausses par rapport au départ des taux sériques moyens de phosphore ont été rapportées à la semaine 24 chez les patients traités par la dapagliflozine à 10 mg comparativement aux patients sous placebo. Des résultats similaires ont été observés à la semaine 102 (voir ci-dessous). Une proportion plus élevée de patients présentant une hyperphosphatémie marquée a été rapportée dans le groupe recevant la dapagliflozine à 10 mg comparativement au placebo à la semaine 24 et durant les phases à court terme et à long terme. La pertinence clinique de ces observations n’est pas connue.
Tableau 7 Variation moyenne du taux sérique de phosphore inorganique aux semaines 24 et 102 par rapport aux valeurs initiales et proportion de patients présentant une hyperphosphatémie
Semaine de l’étude/ Groupe de traitement | Semaine 24* | Semaine 102** | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
Dapagliflozine 10 mg | Placebo | Dapagliflozine 10 mg | Placebo | |||||||||
| Taux sérique de phosphore inorganique, µmol/L (mg/dL) | ||||||||||||
| Variation moyenne par rapport au départ | 42,0 (0,13) N = 1954 | -12,9 (-0,04) N = 1844 | 38,7 (0,12) N = 627 | 6,5 (0,02) N = 522 | ||||||||
| Hyperphosphatémie† | ||||||||||||
| Proportion de patients | 1,7 % N = 1178 | 0,7 % N = 1381 | 3,0 % N = 2001 | 1,6 % N = 1940 | ||||||||
* Groupe de 13 études contrôlées par placebo chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique.
** Groupe de 9 études contrôlées par placebo chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique.
† Définie comme un taux ≥ 1,81 mmol/L (≥ 5,6 mg/dL) si le sujet est âgé de 17 à 65 ans ou ≥ 1,65 mmol/L (≥ 5,1 mg/dL) si le sujet est âgé de 66 ans ou plus.
Lipides
Dans l’ensemble de 13 études contrôlées par placebo, des augmentations des taux de cholestérol total, de cholestérol LDL et de cholestérol HDL ont été notées de même que des réductions des taux de triglycérides à la semaine 24 et à la semaine 102 par rapport aux valeurs initiales chez les patients traités par la dapagliflozine à 10 mg comparativement aux patients sous placebo (voir ci-dessous).
Tableau 8 Variation moyenne des paramètres lipidiques aux semaines 24 et 102 par rapport aux valeurs initiales
Semaine de l’étude/ Groupe de traitement | Semaine 24* | Semaine 102** | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
Dapagliflozine 10 mg | Placebo | Dapagliflozine 10 mg | Placebo | |||||||||
| Variations moyennes en pourcentage par rapport au départ | ||||||||||||
| Cholestérol total | 2,5 % | 0,0 % | 2,1 % | -1,5 % | ||||||||
| N = 1851 | N = 1747 | N = 550 | N = 446 | |||||||||
| Cholestérol HDL | 6,0 % | 2,7 % | 6,6 % | 2,1 % | ||||||||
| N = 1851 | N = 1748 | N = 549 | N = 447 | |||||||||
| Cholestérol LDL | 2,9 % | -1,0 % | 2,9 % | -2,2 % | ||||||||
| N = 1840 | N = 1736 | N = 542 | N = 442 | |||||||||
| Triglycérides | -2,7 % | -0,7 % | -1,8 % | -1,8 % | ||||||||
| N = 1844 | N = 1736 | N = 545 | N = 444 | |||||||||
* Groupe de 13 études contrôlées par placebo chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique.
** Groupe de 9 études contrôlées par placebo chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique.
Le rapport entre le taux de cholestérol LDL et le taux de cholestérol HDL avait diminué dans les deux groupes de traitement à la semaine 24 et à la semaine 102.
8.5 Effets indésirables signalés après la commercialisation du produit
Les effets indésirables suivants ont été signalés après l’homologation de la dapagliflozine chez des patients atteints de diabète de type 2. Étant donné que ces effets sont rapportés volontairement au sein d’une population de taille incertaine, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ni d’établir un lien de causalité avec l’exposition au médicament.
Troubles génito-urinaires : Infections graves des voies urinaires ; urosepsie et pyélonéphrite.
Troubles hépatiques/biliaires/pancréatiques : Pancréatite aiguë.
Infections et infestations : Fasciite nécrosante du périnée (gangrène de Fournier). Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
Métabolisme : Acidocétose diabétique.
Troubles rénaux et urinaires : Atteinte rénale aiguë, y compris insuffisance rénale aiguë.
Troubles de la peau et des tissus sous-cutanés : Éruption cutanée (y compris éruption cutanée généralisée, éruption prurigineuse, éruption maculaire, éruption maculo-papuleuse, éruption pustuleuse et éruption vésiculeuse).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Évaluation des interactions in vitro
Le métabolisme de la dapagliflozine fait principalement intervenir la glucuroconjugaison dépendante de l’UGT1A9. Le métabolite majeur, le 3-O-glucuronide de dapagliflozine, n’est pas un inhibiteur du SGLT2.
Dans les études in vitro, la dapagliflozine et le 3-O-glucuronide de dapagliflozine n’ont pas inhibé les isoenzymes 1A2, 2C9, 2C19, 2D6 ou 3A4 du système du cytochrome P450 (CYP) et n’ont pas stimulé les isoenzymes CYP1A2, 2B6 ou 3A4. La dapagliflozine est un faible substrat de la glycoprotéine P (Pgp), un transporteur actif, et le 3-O-glucuronide de dapagliflozine est un substrat de l’OAT3, un autre transporteur actif. Ni la dapagliflozine ni le 3-O-glucuronide de dapagliflozine n’ont inhibé de manière significative la Pgp, l’OCT2, l’OAT1 ou l’OAT3, des transporteurs actifs. Dans l’ensemble, il est peu probable que la dapagliflozine altère les caractéristiques pharmacocinétiques des médicaments administrés en concomitance qui sont des substrats de la Pgp, de l’OCT2, de l’OAT1 ou de l’OAT3.
9.3 Interactions médicament-comportement
L’effet du tabagisme, du régime alimentaire et de l’alcool sur la pharmacocinétique de la dapagliflozine n’a pas fait l’objet d’études particulières.
9.4 Interactions médicament-médicament
Interactions pharmacocinétiques
Effet d’autres médicaments sur la dapagliflozine : Dans les études menées chez des sujets sains, la pharmacocinétique de la dapagliflozine n’a pas été altérée par les médicaments administrés en concomitance (voir le Tableau 9).
Tableau 9 Effets de médicaments administrés en concomitance sur l’exposition générale à la dapagliflozine
Médicament concomitant (Schéma posologique)* | Dapagliflozine (Schéma posologique)* | Effets sur l’exposition à la dapagliflozine Rapport des moyennes géométriques corrigées (IC90 %) | Commentaire clinique | |
|---|---|---|---|---|
| Antidiabétiques oraux | Cmax | ASC† | ||
| Metformine (1000 mg) | 20 mg | 0,932 | 0,995 | Aucun ajustement posologique requis |
| (0,848, 1,024) | (0,945, 1,053) | |||
| Pioglitazone (45 mg) | 50 mg | 1,09 | 1,03 | Aucun ajustement posologique requis |
| (1,00, 1,18) | (0,98, 1,08) | |||
| Sitagliptine (100 mg) | 20 mg | 0,958 | 1,081 | Aucun ajustement posologique requis |
| (0,875, 1,049) | (1,031, 1,133) | |||
| Glimépiride (4 mg) | 20 mg | 1,006 | 0,989 | Aucun ajustement posologique requis |
| (0,921, 1,097) | (0,958, 1,020) | |||
| Voglibose (0,2 mg trois fois par jour) | 10 mg | 1,040 | 1,009 | Aucun ajustement posologique requis |
| (0,899, 1,204) | (0,954, 1,067) | |||
| Autres médicaments | ||||
| Hydrochlorothiazide | 50 mg | SV | 1,07 | Aucun ajustement posologique requis |
| (25 mg) | (1,04, 1,11) | |||
| Bumétanide (1 mg) | 10 mg une fois par | 1,080 | 1,047 | Aucun |
Médicament concomitant (Schéma posologique)* | Dapagliflozine (Schéma posologique)* | Effets sur l’exposition à la dapagliflozine Rapport des moyennes géométriques corrigées (IC90 %) | Commentaire clinique | |
|---|---|---|---|---|
| jour pendant 7 à 14 jours | ajustement posologique requis | (0,953, 1,222) | (0,991, 1,106) | |
| Valsartan (320 mg) | 20 mg | 0,881 | 1,024 | Aucun ajustement posologique requis |
| (0,796, 0,975) | (1,000, 1,049) | |||
| Simvastatine (40 mg) | 20 mg | 0,978 | 0,986 | Aucun ajustement posologique requis |
| (0,887, 1,078) | (0,957, 1,017) | |||
| Acide méfénamique (250 mg toutes les 6 heures) | 10 mg | 1,13 (1,03, 1,24) | 1,51 (1,44, 1,58) | Aucun ajustement posologique requis |
| Agent anti-infectieux | ||||
| Rifampine (600 mg une fois par jour pendant 6 jours)** | 10 mg | 0,931 (0,779, 1,112) | 0,780 (0,731, 0,832) | Aucun ajustement posologique requis |
- Dose unique, sauf indication contraire.
NC Sans variation apparente ; le rapport et l’IC à 90 % n’ont pas été calculés.
† ASC = ASC(INF) pour les médicaments administrés en une seule dose et ASC = ASC (TAU) pour les médicaments administrés en doses multiples.
** La quantité moyenne de glucose excrétée dans l’urine dans les 24 heures suivant l’administration de la dapagliflozine seule (51 g) n’a pas été altérée de façon marquée lorsque la dapagliflozine a été administrée en concomitance avec la rifampine (45 g).
Effet de la dapagliflozine sur d’autres médicaments : Dans les études menées chez des sujets sains, comme il est décrit ci-dessous, la dapagliflozine n’a pas altéré la pharmacocinétique des médicaments administrés en concomitance (voir le Tableau 10).
Tableau 10 Effets de la dapagliflozine sur l’exposition générale à des médicaments administrés en concomitance
Médicament concomitant (Schéma posologique)* | Dapagliflozine (Schéma posologique)* | Effet sur l’exposition au médicament concomitant Rapport des moyennes géométriques corrigées (IC90 %) | Commentaire clinique | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Antidiabétiques oraux | Cmax | ASC† | |||||||||||
| Metformine (1000 mg) | 20 mg | 0,953 | 1,001 | Aucun ajustement posologique requis | |||||||||
| (0,866, 1,049) | (0,933, 1,075) | ||||||||||||
| Pioglitazone (45 mg) | 50 mg | 0,93 | 1,00 | Aucun ajustement posologique requis | |||||||||
| (0,75, 1,15) | (0,90, 1,13) | ||||||||||||
| Sitagliptine (100 mg) | 20 mg | 0,887 | 1,012 | Aucun ajustement posologique requis | |||||||||
| (0,807, 0,974) | (0,985, 1,040) | ||||||||||||
| Glimépiride (4 mg) | 20 mg | 1,043 | 1,132 | Aucun ajustement posologique requis | |||||||||
| (0,905, 1,201) | (0,996, 1,287) | ||||||||||||
| Autres médicaments | |||||||||||||
| Hydrochlorothiazide | 50 mg | SV | 0,99 | Aucun ajustement posologique requis | |||||||||
| (25 mg) | (0,95, 1,04) | ||||||||||||
| Bumétanide (1 mg)** | 10 mg une fois par jour pendant 7 jours | 1,132 | 1,132 | Aucun ajustement posologique requis | |||||||||
| (0,979, 1,310) | (0,985, 1,302) | ||||||||||||
| Valsartan (320 mg) | 20 mg | 0,938 | 1,046 | Aucun ajustement posologique requis | |||||||||
| (0,762, 1,156) | (0,850, 1,286) | ||||||||||||
| Simvastatine (40 mg) | 20 mg | 0,936 | 1,193 | Aucun ajustement posologique requis | ||||
|---|---|---|---|---|---|---|---|---|
| (0,816, 1,073) | (1,018, 1,399) | |||||||
| Digoxine (0,25 mg) | Dose d’attaque de 20 mg, puis 10 mg une fois par jour pendant 7 jours | 0,990 | 1,002 | Aucun ajustement posologique requis | ||||
| (0,843, 1,162) | (0,860, 1,167) | |||||||
| Warfarine (25 mg)*** | Dose d’attaque de 20 mg, puis 10 mg une fois par jour pendant 7 jours | S-warfarine | Aucun ajustement posologique requis | |||||
1,030 (0,994, 1,124) | 1,068 (1,002, 1,138) | |||||||
| R-warfarine | ||||||||
1,057 (0,977, 1,145) | 1,079 (1,030, 1,130) | |||||||
* Dose unique, sauf indication contraire.
NC Sans variation apparente ; le rapport et l’IC à 90 % n’ont pas été calculés.
† ASC = ASC(INF) pour les médicaments administrés en une seule dose et ASC = ASC(TAU) pour les médicaments administrés en doses multiples.
** L’administration concomitante de dapagliflozine n’a pas altéré de manière significative les réponses pharmacodynamiques à l’état d’équilibre (excrétion urinaire de sodium, volume urinaire) au bumétanide chez les sujets sains.
*** La dapagliflozine n’a pas non plus altéré l’activité anticoagulante de la warfarine, mesurée par le temps de Quick (rapport normalisé international [RNI]).
Effet de la dapagliflozine sur d’autres médicaments : L’administration concomitante de dapagliflozine et de lithium peut entraîner une réduction des concentrations sériques du lithium, en raison d’une augmentation possible de l’excrétion urinaire du lithium. Il pourrait donc être nécessaire d’ajuster la dose de lithium.
Interactions pharmacodynamiques
Diurétiques : Teva-Dapagliflozin pourrait accroître l’effet diurétique des diurétiques de l’anse et augmenter le risque de déshydratation et d’hypotension (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9.5 Interactions médicament-aliments
Les interactions avec les aliments n’ont pas fait l’objet d’études.
9.6 Interactions médicament-plantes médicinales
Les effets des herbes médicinales sur la pharmacocinétique de la dapagliflozine n’ont pas fait l’objet d’études.
9.7 Interactions médicament-épreuves de laboratoire
En raison du mode d’action de la dapagliflozine, les patients qui prennent ce médicament auront un test de glycosurie positif. La surveillance de l’équilibre glycémique par le dosage du 1,5-anhydroglucitol (1,5-AG) n’est pas recommandée étant donné que le 1,5-AG n’est pas fiable dans l’évaluation de l’équilibre glycémique chez les patients qui prennent des inhibiteurs du SGLT2. Il faut utiliser d’autres méthodes pour mesurer l’équilibre glycémique.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La dapagliflozine, a-t-on montré, est un inhibiteur compétitif et réversible puissant du cotransporteur sodium-glucose de type 2 (SGLT2), inhibiteur qui améliore l’équilibre glycémique chez les patients atteints de diabète de type 2 en réduisant la réabsorption rénale du glucose, entraînant ainsi l’excrétion de l’excédent de glucose dans l’urine (glycosurie), ce qui procure des bienfaits cardiorénaux. Principal métabolite de la dapagliflozine observé chez l’être humain, le 3-O-glucuronide est 2500 fois moins actif que la molécule mère sur le SGLT2, aussi ne devrait-il pas exercer d’activité pharmacologique aux doses cliniquement pertinentes.
Effet sur la glycémie
Le SGLT2 est sélectivement exprimé dans le rein. Le SGLT2 est le principal transporteur responsable de la réabsorption du glucose du filtrat glomérulaire dans la circulation. Chez les patients atteints de diabète de type 2, la dapagliflozine améliore la glycémie à jeun et la glycémie postprandiale en réduisant la réabsorption rénale du glucose, ce qui entraîne l’excrétion de l’excédent de glucose dans l’urine. La quantité de glucose retirée par le rein par ce mécanisme dépend de la glycémie et du DFG. La dapagliflozine n’altère pas la production de glucose endogène normale en réponse à une hypoglycémie. La dapagliflozine agit indépendamment de la sécrétion d’insuline et de l’action de l’insuline.
L’excrétion de glucose dans l’urine (glycosurie) provoquée par la dapagliflozine est associée à une perte de calories et à une réduction du poids. L’inhibition du transport conjoint du glucose et du sodium par la dapagliflozine est également associée à une légère diurèse et à une natriurèse transitoire.
La dapagliflozine possède une constante d’inhibition (Ki) du SGLT2 humain de 0,2 nM. La dapagliflozine n’inhibe pas d’autres transporteurs importants pour le transport du glucose dans les tissus périphériques et elle est plus de 1400 fois plus sélective pour le SGLT2 que pour le SGLT1, le principal transporteur responsable de l’absorption du glucose dans le tube digestif. La dapagliflozine est également hautement sélective pour le SGLT2 par rapport aux transporteurs de glucose par diffusion facilitée GLUT1, GLUT2 et GLUT4.
Bienfaits cardiorénaux
La dapagliflozine augmente l’apport en sodium dans le tube contourné distal, ce qui entraîne une hausse de la rétroaction tubuloglomérulaire et une réduction de la pression intraglomérulaire. Cet effet, combiné avec la diurèse osmotique, entraîne une réduction de la surcharge volémique, une diminution de la tension artérielle et une diminution de la précharge et de la post-charge du cœur, ce qui peut avoir des effets bénéfiques sur le remodelage cardiaque et la fonction diastolique, et préserver la fonction rénale. Les autres effets comprennent une augmentation de l’hématocrite et une réduction du poids corporel.
Les bienfaits cardiovasculaires et rénaux de la dapagliflozine dépassent, semble-t-il, l’effet hypoglycémiant du médicament et ne bénéficient pas qu’aux patients diabétiques.
10.2 Pharmacodynamie
Une augmentation de la quantité de glucose excrétée dans l’urine a été observée chez les sujets en bonne santé et les patients atteints de diabète de type 2 après l’administration de la dapagliflozine. Environ 70 g de glucose par jour ont été excrétés dans l’urine (ce qui correspond à 280 kcal/jour) pendant 12 semaines à une dose de dapagliflozine de 10 mg/jour chez des patients atteints de diabète de type 2. Ce taux d’élimination du glucose s’approchait du taux maximal d’excrétion du glucose observé à une dose de 20 mg/jour de dapagliflozine. Des signes indiquant une excrétion soutenue du glucose ont été observés chez des patients atteints de diabète de type 2 qui ont reçu de la dapagliflozine à 10 mg/jour pendant une période allant jusqu’à 2 ans.
Cette excrétion de glucose dans l’urine sous dapagliflozine a également entraîné une diurèse osmotique et une augmentation du volume urinaire. Chez les patients atteints de diabète de type 2 traités par la dapagliflozine à 10 mg, ces augmentations du volume urinaire se sont maintenues jusqu’à 12 semaines et s’élevaient à environ 375 mL/jour. L’augmentation du volume urinaire était associée à une faible hausse transitoire de l’excrétion urinaire de sodium qui n’était pas liée à des changements des concentrations sériques de sodium.
L’excrétion d’acide urique dans l’urine a également été augmentée de manière transitoire (pendant 3 à 7 jours) et s’est accompagnée d’une réduction de la concentration sérique d’acide urique. À 24 semaines, les réductions des concentrations sériques d’acide urique allaient de 18,3 à 48,3 μmol/L (0,33 mg/dL à 0,87 mg/dL).
Fragment N-terminal du propeptide natriurétique de type B (NT-proBNP) : Dans l’étude DAPA-HF, après 8 mois, la variation moyenne du taux de NT proBNP par rapport aux valeurs initiales était de -196 pg/mL dans le groupe traité par la dapagliflozine et de 101 pg/mL dans le groupe sous placebo. Voir 14
ESSAIS CLINIQUES
Électrophysiologie cardiaque : Lors d’une étude à double insu contrôlée par placebo et témoin positif, avec répartition aléatoire et permutation, l’administration par voie orale de doses uniques de 20 et de 150 mg de dapagliflozine n’a pas été associée à des effets significatifs sur le plan clinique ou statistique sur l’intervalle QTc, la durée du complexe QRS, l’intervalle PR ou la fréquence cardiaque chez des sujets en bonne santé (n = 36).
10.3 Pharmacocinétique
Absorption : La dapagliflozine a été absorbée rapidement et efficacement après l’administration par voie orale et elle peut être administrée avec ou sans aliments. Les moyennes géométriques de la Cmax et de l’ASCτ à l’état d’équilibre de la dapagliflozine après l’administration uniquotidienne de doses de 10 mg de dapagliflozine étaient de 158 ng/mL et de 628 ng.h/mL, respectivement. Les concentrations plasmatiques maximales de dapagliflozine (Cmax) étaient habituellement atteintes dans les 2 heures suivant l’administration à des sujets à jeun. La Cmax et l’ASC ont augmenté en proportion de la dose. La biodisponibilité orale absolue de la dapagliflozine après l’administration d’une dose de 10 mg est de 78 %. Chez le sujet sain, les aliments ont un effet relativement modeste sur la pharmacocinétique de la dapagliflozine. L’administration avec un repas riche en matières grasses a fait diminuer la Cmax de la dapagliflozine dans une proportion allant jusqu’à 50 % et a allongé le Tmax d’environ 1 heure, mais n’a pas altéré l’ASC comparativement à l’administration à jeun. Ces variations ne sont pas considérées comme importantes sur le plan clinique.
Distribution : La dapagliflozine est liée à des protéines dans une proportion d’environ 91 %. La liaison aux protéines n’était pas altérée en présence de différents états pathologiques (p. ex. insuffisance rénale ou hépatique).
Métabolisme : La dapagliflozine est un C-glucoside, ce qui signifie que la composante aglycone est unie au glucose par une liaison carbone-carbone, lui conférant ainsi une stabilité à l’égard des glucosidases. La demi-vie (t1/2) plasmatique terminale moyenne de la dapagliflozine est de 12,9 heures après l’administration par voie orale d’une dose unique de 10 mg de dapagliflozine à des sujets en bonne santé. La dapagliflozine est largement métabolisée, principalement en 3-O-glucuronide de dapagliflozine, un métabolite inactif. Après l’administration d’une dose de 50 mg de dapagliflozine marquée au 14C, 61 % de la dose est retrouvée sous la forme de 3-O-glucuronide de dapagliflozine ; ce dernier constituait le principal dérivé du médicament dans le plasma humain, représentant 42 % (d’après l’ASC[0-12 h]) de la radioactivité plasmatique totale, ce qui est comparable à la contribution de 39 % de la molécule mère. Selon l’ASC, aucun autre métabolite ne représentait plus de 5 % de la radioactivité plasmatique totale aux différents temps d’évaluation. Ni le 3-O-glucuronide de dapagliflozine ni les autres métabolites ne contribuent aux effets hypoglycémiants. La formation de 3-O- glucuronide de dapagliflozine fait intervenir l’UGT1A9, une enzyme présente dans le foie et les reins ; le métabolisme par le cytochrome P constitue une voie mineure d’élimination chez l’humain.
Excrétion : La dapagliflozine et ses métabolites sont principalement éliminés par excrétion urinaire ; seule une fraction de dapagliflozine inférieure à 2 % est excrétée sous forme inchangée. Après l’administration de 50 mg de dapagliflozine marquée au 14C, 96 % de la dose a été récupérée, soit 75 % dans l’urine et 21 % dans les fèces. Dans ce dernier cas, environ 15 % de la dose a été excrétée en tant que molécule mère.
Populations et états pathologiques particuliers
- Enfants et adolescents : La pharmacocinétique de la dapagliflozine n’a pas été étudiée chez les enfants et les adolescents.
- Âge/Personnes âgées : Aucun ajustement posologique n’est recommandé pour la dapagliflozine en fonction de l’âge. L’effet de l’âge (sujets jeunes : ≥ 18 à < 40 ans [n = 105] et sujets âgés : ≥ 65 ans [n = 224]) a été évalué à titre de covariable dans un modèle de pharmacocinétique de population et comparé à la situation chez des patients âgés de ≥ 40 à < 65 ans en utilisant des données provenant d’études réalisées auprès de sujets sains et de patients atteints de diabète de type 2. On a estimé que l’exposition générale moyenne à la dapagliflozine (ASC) était de 10,4 % moins élevée chez les patients jeunes que dans le groupe de référence (IC à 90 % : 87,9 à 92,2 %) et de 25 % plus élevée chez les patients âgés que dans le groupe de référence (IC à 90 % : 123 à 129 %). Ces différences dans l’exposition générale ont été considérées comme dénuées d’importance clinique.
- Sexe : Aucun ajustement posologique n’est recommandé pour la dapagliflozine en fonction du sexe. Le sexe a été évalué à titre de covariable dans un modèle de pharmacocinétique de population en utilisant des données provenant d’études réalisées auprès de sujets sains et de patients atteints de diabète de type 2. On a estimé que l’ASCéq moyenne de la dapagliflozine chez les femmes (n = 619) dépassait de 22 % celle des hommes (n = 634) (IC à 90 % : 117 à 124).
- Origine ethnique : Aucun ajustement posologique n’est recommandé pour la dapagliflozine en fonction de la race. La race (blanche, noire ou asiatique) a été évaluée à titre de covariable dans un modèle de pharmacocinétique de population en utilisant des données provenant d’études réalisées auprès de sujets sains et de patients atteints de diabète de type 2. Les différences entre ces races au chapitre de l’exposition générale étaient faibles. Il n’y avait pas de différence dans l’exposition générale moyenne estimative à la dapagliflozine entre les sujets de race blanche (n = 1147) et les sujets asiatiques (n = 47) (IC à 90 % : 3,7 % plus faible, 1 % plus élevée). Comparativement aux sujets de race blanche, l’exposition générale moyenne estimative à la dapagliflozine était de 4,9 % inférieure chez les sujets de race noire (n = 43) (IC à 90 % : 7,7 % plus faible, 3,7 % plus faible).
- Poids corporel : Aucun ajustement posologique en fonction du poids n’est recommandé, que le patient soit diabétique ou non. Une analyse pharmacocinétique de population utilisant des données provenant d’études réalisées auprès de sujets sains et de patients atteints de diabète de type 2 a permis d’estimer que l’exposition générale chez les sujets de poids corporel élevé (≥ 120 kg, n = 91) correspondait à 78,3 % (IC à 90 % : 78,2 à 83,2 %) de celle observée chez les sujets de référence ayant un poids corporel se situant entre 75 et 100 kg. On ne recommande aucun ajustement de la dose proposée de 10 mg de dapagliflozine une fois par jour chez les patients de poids corporel élevé (≥ 120 kg) atteints de diabète de type 2. Les sujets de faible poids corporel (< 50 kg) n’étaient pas bien représentés dans les études menées auprès de sujets sains et de patients qui ont été utilisés dans l’analyse pharmacocinétique de population. Par conséquent, les expositions générales à la dapagliflozine ont été simulées avec un nombre élevé de sujets. On a estimé que les expositions générales moyennes simulées à la dapagliflozine étaient de 29 % plus élevées chez les sujets de faible poids corporel que chez les sujets du groupe de référence pour le poids corporel. À la lumière de ces observations, on ne recommande aucun ajustement de la dose proposée de 10 mg de dapagliflozine une fois par jour chez les patients de faible poids corporel (< 50 kg) atteints de diabète de type 2.
Insuffisance rénale : À l’état d’équilibre (dapagliflozine à 20 mg une fois par jour pendant 7 jours), les patients atteints de diabète de type 2 et d’insuffisance rénale légère, modérée ou grave (selon la clairance de l’iohexol) avaient une exposition générale moyenne à la dapagliflozine de 32 %, 60 % et 87 % plus élevée, respectivement, que les patients atteints de diabète de type 2 dont la fonction rénale était normale. Une exposition générale plus élevée à la dapagliflozine chez les patients atteints de diabète de type 2 et d’insuffisance rénale ne s’est pas traduite par une élimination rénale du glucose ou une excrétion cumulative totale de glucose proportionnellement plus élevées. L’élimination rénale du glucose et l’excrétion de glucose sur 24 heures étaient plus faibles chez les patients atteints d’insuffisance rénale modérée ou grave comparativement aux patients ayant une fonction rénale normale ou une insuffisance rénale légère. À l’état d’équilibre, l’excrétion urinaire de glucose sur 24 heures était très dépendante de la fonction rénale et 85, 52, 18 et 11 g de glucose/jour ont été excrétés par les patients atteints de diabète de type 2 ayant une fonction rénale normale ou une insuffisance rénale légère, modérée ou grave, respectivement. Aucune différence dans la liaison de la dapagliflozine aux protéines n’a été observée entre les groupes d’insuffisance rénale ou comparativement aux sujets sains. L’effet de l’hémodialyse sur l’exposition à la dapagliflozine n’est pas connu. L’effet de la réduction de la fonction rénale sur l’exposition
- adrant avec les résultats précédents, l’ASC prédite par le modèle était plus élevée chez les patients atteints de néphropathie chronique que chez ceux jouissant d’une fonction rénale normale et ne présentait pas de différence significative selon que le patient atteint de néphropathie chronique souffrît également de diabète de type 2 ou non.
- Insuffisance hépatique : Une étude de pharmacologie clinique portant sur une dose unique (10 mg) de dapagliflozine a été menée chez des patients présentant une insuffisance hépatique légère, modérée ou grave (classes A, B et C de Child-Pugh, respectivement) et des témoins sains appariés. Aucune différence dans la liaison de la dapagliflozine aux protéines n’a été observée entre les patients présentant une insuffisance hépatique et les sujets sains. Chez les patients présentant une insuffisance hépatique légère ou modérée, la Cmax et l’ASC moyennes de la dapagliflozine étaient de 12 % et de 36 % supérieures, respectivement, à celles des témoins sains appariés. Aucun ajustement de la dose proposée de dapagliflozine n’est suggéré pour ces populations. Chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh), la Cmax et l’ASC moyennes de la dapagliflozine étaient de 40 % et de 67 % supérieures, respectivement, à celles des témoins sains appariés.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (15 °C à 30 °C).
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Garder dans un lieu sûr, hors de la portée et de la vue des enfants.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Dapagliflozine
Dénomination systématique : (2S,3R,4R,5S,6R)-2-(4-Chloro-3-(4-éthoxybenzyl)phényl)-6-(hydroxyméthyl)tétrahydro-2H-pyran-3,4,5-triol
Formule et masse moléculaires : C21H25ClO6 ; 408,88 g/mol
Formule de structure :
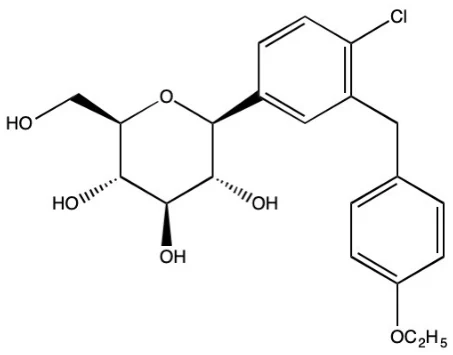
Propriétés physicochimiques : La dapagliflozine est une poudre hygroscopique amorphe de couleur blanche ou blanc cassé. Elle est soluble dans le méthanol and pratiquement insoluble dans le cyclohexane et l’eau.
14 ESSAIS CLINIQUES
14.1 Plan des essais et démographie des études
Tableau 11 Résumé des caractéristiques démographiques des participants aux essais cliniques, suivant l’indication
| Étude nº | Plan de l’essai | Posologie, voie d’administration et durée | N par groupe/ N traité par la dapagliflozine/ Total | Âge moyen | Sexe (% H/F) | |||
|---|---|---|---|---|---|---|---|---|
| Essais cliniques menés chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique | ||||||||
| Monothérapie | ||||||||
| 1 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | Groupe 1 : dapagliflozine à 2,5, 5 ou 10 mg, le matin ou le soir, p/r au placebo Voie orale, 24 semaines+ 78 semaines Groupe 2 : dapagliflozine à 5 ou 10 mg, le matin Voie orale, 24 semaines + 78 semaines | 64 - 76/ 410/ 485 (CD) 34, 39/ 73/ 73 (CD) | 52,6 48,1 | 47/53 64/36 | |||
| Ajout à la metformine en traitement d’association | ||||||||
| 2 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | 4 groupes : dapagliflozine 2,5, 5, ou 10 mg ou placebo Traitement de fond : metformine à ≥ 1500 mg/jour Voie orale, 24 semaines + 78 semaines | 135 - 137/ 409/ 546 (CD) | 53,9 | 53/47 | |||
| 3 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | 2 groupes : dose de dapagliflozine ajustée à 2,5, 5, ou 10 mg ou dose de glipizide ajustée à 5, 10, ou 20 mg Traitement de fond : metformine ≥ 1500 mg Voie orale, 52 semaines+ 52 semaines+ 52 semaines | 406 - 408/ 406/ 814 (CD) | 58,4 | 55/45 | |||
| Ajout à une sulfonylurée en traitement d’association | ||||||||
| 4 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | 4 groupes : dapagliflozine à 2,5, 5, ou 10 mg ou placebo Traitement de fond : glimépiride à 4 mg/jour Voie orale, 24 semaines+ 24 semaines | 146 - 154/ 450/ 596 (CD) | 59,8 | 48/52 | |||
| Ajout à la metformine et à une sulfonylurée en traitement d’association | ||||||||
| Étude nº | Plan de l’essai | Posologie, voie d’administration et durée | N par groupe/ N traité par la dapagliflozine/ Total | Âge moyen | Sexe (% H/F) | |||
|---|---|---|---|---|---|---|---|---|
| 5 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | 2 groupes : dapagliflozine à 10 mg ou placebo Traitement de fond : Metformine à ≥ 1500 mg et une sulfonylurée (à la dose maximale tolérée et ≥ 50 % de la dose maximale recommandée) Voie orale, 24 semaines+ 28 semaines | 109/ 109/ 218 (CD) | 61,0 | 49/51 | |||
| Ajout à la sitagliptine seule ou avec la metformine en traitement d’association | ||||||||
| 6 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | 2 groupes : dapagliflozine à 10 mg ou placebo Traitement de fond : sitagliptine à 100 mg/jour (+/- metformine à ≥ 1500 mg) Voie orale, 24 semaines + 24 semaines | 225 - 226/ 225/ 451 (CD) | 55,0 | 55/45 | |||
| Ajout à l’insuline en traitement d’association | ||||||||
| 7 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | 4 groupes : dapagliflozine à 2,5, 5, ou 10 mg ou placebo Traitement de fond : Insuline à ≥30 UI/jour ± 2 ADO au maximum Dans la phase de LD, augmentation forcée de la dose de dapagliflozine, passant de 5 à 10 mg Voie orale, 24 semaines + 24 semaines + 56 semaines | 196 - 212/ 610/ 807 (CD) | 59,3 | 48/52 | |||
| Issues cardiovasculaires chez les patients atteints de diabète de type 2 | ||||||||
| 8 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | 2 groupes : dapagliflozine à 10 mg ou placebo Voie orale, période moyenne de suivi de 4,1 ans | 8578-8582/ 8582/ 17160 | 63,9 | 63/37 | |||
| Essai clinique mené chez des patients atteints d’insuffisance cardiaque | ||||||||
| 9 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | Dapagliflozine à 10 mg ou placebo | 2373 – 2371/ 2368/ 4744 | 66 | 77/23 | |||
| 10 | Multicentrique, répartition | Dapagliflozine à 10 mg ou placebo | 3131-3132/ 3126/6263 | 72 | 56/44 | |||
| Étude nº | Plan de l’essai | Posologie, voie d’administration et durée | N par groupe/ N traité par la dapagliflozine/ Total | Âge moyen | Sexe (% H/F) | |
|---|---|---|---|---|---|---|
| aléatoire, double insu, contrôlée par placebo | ||||||
| Essai clinique mené chez des patients atteints de néphropathie chronique | ||||||
| 11 | Multicentrique, répartition aléatoire, double insu, contrôlé par placebo | Dapagliflozine à 10 mg ou placebo | 2152/2152/ 4304 | 61,8 | 67/33 | |
ADO = antidiabétique oral ; CD = courte durée ; LD = longue durée
Essais cliniques menée chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
La dapagliflozine a été étudiée en monothérapie et en association avec d’autres antidiabétiques, dont la metformine, le glimépiride ou l’insuline. La dapagliflozine a également été étudiée chez des patients atteints de diabète de type 2 et de maladies cardiovasculaires (CV) et chez des patients atteints d’insuffisance rénale légère à modérée.
Comparativement au placebo ou au traitement témoin, le traitement par la dapagliflozine en monothérapie et en association avec de la metformine, du glimépiride ou de l’insuline a entraîné des améliorations cliniquement pertinentes et statistiquement significatives de la variation moyenne du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale après 2 heures (dans les cas où elle était mesurée) entre le début de l’étude et la semaine 24. La réduction du taux d’HbA1c estimative et ajustée pour tenir compte du placebo dans les différentes études et avec les différentes doses utilisées allait de 0,40 % à 0,84 %. Ces effets sur la glycémie se sont maintenus pendant les essais de prolongation dont la durée pouvait atteindre 104 semaines. Des réductions du taux d’HbA1c ont été observées dans différents sous-groupes, y compris ceux formés selon le sexe, l’âge, la race, la durée de la maladie et l’indice de masse corporelle (IMC) au départ. De plus, les patients traités par la dapagliflozine ont obtenu de plus fortes réductions du taux d’HbA1c que les patients recevant un placebo ou le traitement témoin chez les sujets dont le taux d’HbA1c initial était égal ou supérieur à 9 %.
Essai sur les épisodes cardiovasculaires chez des patients atteints de diabète de type 2
Une vaste étude sur les issues CV (DECLARE-TIMI 58) a été réalisée pour évaluer l’effet de la dapagliflozine sur les issues CV chez les patients atteints de diabète de type 2 avec ou sans maladie CV établie. Le traitement par la dapagliflozine à 10 mg une fois par jour a entraîné une réduction statistiquement significative et cliniquement pertinente du risque d’hospitalisation pour insuffisance cardiaque chez les patients atteints de diabète de type 2 avec ou sans maladie CV établie.
Essais cliniques menés chez des patients atteints d’insuffisance cardiaque (DAPA-HF et DELIVER)
DAPA-HF
Une étude de phase III a été réalisée pour évaluer l’effet de la dapagliflozine à 10 mg une fois par jour comparativement à celui d’un placebo en plus du traitement de référence sur les décès d’origine CV ainsi que les hospitalisations pour insuffisance cardiaque et les visites urgentes liées à l’insuffisance cardiaque chez des patients atteints d’ICFER (classe fonctionnelle II à IV de la New York Heart Association [NYHA]). La dapagliflozine a entraîné une réduction statistiquement significative de la fréquence des événements du critère d’évaluation principal composé des décès d’origine CV ainsi que des hospitalisations pour insuffisance cardiaque et des visites urgentes liées à l’insuffisance cardiaque comparativement au placebo ; les trois composants ont contribué à l’effet du traitement.
DELIVER
L’étude DELIVER a comparé l’effet de la dapagliflozine administrée à raison de 10 mg une fois par jour avec celui d’un placebo eu égard au critère d’évaluation composé du décès d’origine CV, de l’hospitalisation en raison d’insuffisance cardiaque ou de la consultation urgente liée à une insuffisance cardiaque (ci-après appelé décès d’origine CV ou événement lié à une IC) chez les patients ayant une IC et une FEVG > 40 % (classe II-IV de la NYHA). Comparativement au placebo, la dapagliflozine a entraîné une réduction statistiquement significative de l’incidence du critère d’évaluation principal composé du décès d’origine CV ou d’un événement lié à une IC chez l’ensemble des participants ainsi que dans le sous-groupe des patients ayant une FEVG < 60 %.
Essai clinique mené chez des patients atteints de néphropathie chronique (DAPA-CKD)
L’étude DAPA-CKD a comparé l’effet de la dapagliflozine administrée à raison de 10 mg une fois par jour avec celui d’un placebo en plus du traitement de référence chez des patients atteints de néphropathie chronique. La dapagliflozine a entraîné une réduction statistiquement significative de la fréquence des événements du critère d’évaluation principal composé de la diminution soutenue du DFGe ≥ 50 %, de l’atteinte de la néphropathie terminale et du décès d’origine CV ou rénale.
14.2 Résultats d’étude
Essais cliniques menés chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
Monothérapie (Étude 1)
L’efficacité et l’innocuité de la dapagliflozine en monothérapie ont été évaluées dans une étude à double insu contrôlée par placebo d’une durée de 24 semaines chez des patients n’ayant jamais été traités. Après une période préliminaire de 2 semaines sous placebo comportant un régime alimentaire et de l’exercice, 485 patients dont le taux d’HbA1c était ≥ 7 % et ≤ 10 % ont été répartis au hasard pour recevoir de la dapagliflozine à 2,5 mg, la dapagliflozine à 5 mg ou à 10 mg une fois par jour le matin (cohorte principale) ou le soir, ou un placebo le matin seulement.
Comme l’indique le Tableau 12, des réductions statistiquement significatives (p < 0,001) du taux d’HbA1c et de la glycémie à jeun par rapport au placebo ont été observées à la semaine 24 avec la dapagliflozine à 5 mg et à 10 mg le matin et se sont maintenues à long terme. Globalement, l’administration de la dapagliflozine le soir a donné un profil d’innocuité et d’efficacité comparable à l’administration de la dapagliflozine le matin.
Tableau 12 Résultats à la semaine 24 (RADO*) d’une étude contrôlée par placebo sur la dapagliflozine en monothérapie chez des patients atteints de diabète de type 2 (cohorte principale, dose administrée le matin)
| Paramètre d’efficacité | Dapagliflozine 5 mg N = 64† | Dapagliflozine 10 mg N = 70† | Placebo N = 75† |
|---|---|---|---|
| Taux HbA1c (%) | |||
| Valeur de départ (moyenne) | 7,83 | 8,01 | 7,79 |
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
|
| Écart par rapport au placebo (moyenne ajustée‡) |
|
| |
| (IC à 95 %) | (− 0,84, − 0,24) | (− 0,96, − 0,36) | |
| Patients (%) ayant atteint un taux d’HbA1c < 7 % ajusté par rapport au départ | 44,2¶ | 50,8¶ | 31,6 |
| Glycémie à jeun (mmol/L) | |||
| Valeur de départ (moyenne) | 8,7 | 9,3 | 8,9 |
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
|
Écart par rapport au placebo (moyenne ajustée‡) (IC à 95 %) |
(− 1,7, − 0,5) |
(− 2,0, − 0,8) | |
| Poids corporel (kg) | |||
| Valeur de départ (moyenne) | 87,17 | 94,13 | 88,77 |
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
|
Écart par rapport au placebo (moyenne ajustée‡) (IC à 95 %) |
(− 1,90, 0,61) |
(− 2,20, 0,25) |
* RADO : report en aval de la dernière observation (avant le médicament de secours pour les patients qui en ont reçu).
† Tous les patients répartis au hasard qui ont reçu au moins une dose de médicament à double insu au cours de la période de courte durée à double insu.
‡ Moyennes de moindres carrés corrigées en fonction de la valeur de départ.
§ Valeur p< 0,001 p/r au placebo.
¶ Signification statistique non évaluée en raison de la procédure d’évaluation séquentielle pour les paramètres d’évaluation secondaires
Traitement d’association
Ajout à la metformine en traitement d’association (Étude 2)
Une étude à double insu et contrôlée par placebo de 24 semaines a été réalisée pour évaluer la dapagliflozine en association avec la metformine chez des patients atteints de diabète de type 2 et dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥ 7 % et ≤ 10 %). Des patients qui recevaient de la metformine à une dose d’au moins 1500 mg par jour ont été répartis au hasard après avoir terminé une période préliminaire à simple insu de 2 semaines sous placebo. Après cette période préliminaire, les patients admissibles ont reçu de la dapagliflozine à 2,5 mg, la dapagliflozine à 5 mg ou à 10 mg ou un placebo suivant une répartition aléatoire, en sus de la dose de metformine qu’ils prenaient déjà.
Comme l’indique le Tableau 13, des réductions statistiquement significatives (p < 0,0001) du taux d’HbA1c, de la glycémie à jeun et du poids corporel par rapport au placebo ont été observées à la semaine 24 avec la dapagliflozine à 5 mg et à 10 mg et se sont maintenues à long terme.
Tableau 13 Résultats d’une étude contrôlée par placebo de 24 semaines (RADO*) sur la dapagliflozine en traitement d’appoint à la metformine
| Paramètre d’efficacité | Dapagliflozine 5 mg + Metformine N = 137‡ | Dapagliflozine 10 mg + Metformine N = 135† | Placebo + Metformine N = 137† | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Taux d’HbA1c (%) | |||||||||||||
| Valeur moyenne au départ | 8,17 | 7,92 | 8,11 | ||||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
| ||||||||||
| Écart par rapport au placebo (moyenne ajustée‡) |
|
| |||||||||||
| (IC à 95 %) | (− 0,61, − 0,21) | (− 0,74, − 0,34) | |||||||||||
| Patients (%) ayant atteint un taux d’HbA1c < 7 % ajusté par rapport au départ | 37,5¶ | 40,6¶ | 25,9 | ||||||||||
| Glycémie à jeun (mmol/L) | |||||||||||||
| Valeur moyenne au départ | 9,4 | 8,7 | 9,2 | ||||||||||
| Variation à la semaine 24 par rapport au départ (moyenne ajustée‡) |
|
|
| ||||||||||
| Écart par rapport au placebo (moyenne ajustée‡) |
|
| |||||||||||
| (IC à 95 %) | (− 1,3, − 0,5) | (− 1,4, − 0,6) | |||||||||||
| Poids corporel (kg) | |||||||||||||
| Valeur moyenne au départ | 84,73 | 86,28 | 87,74 | ||||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
| ||||||||||
| Écart par rapport au placebo (moyenne ajustée‡) |
|
| |||||||||||
| (IC à 95 %) | (− 2,81, − 1,50) | (− 2,63, − 1,31) | |||||||||||
* RADO : report en aval de la dernière observation (avant le médicament de secours pour les patients qui en ont reçu).
† Tous les patients répartis au hasard qui ont reçu au moins une dose de médicament à double insu au cours de la période de courte durée à double insu.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ.
§ Valeur p < 0,0001 p/r au placebo + metformine.
¶ Valeur p < 0,05 p/r au, placebo + metformine.
Ajout à la metformine en traitement d’association - Étude contrôlée par un agent actif, le glipizide (Étude 3)
Des patients atteints de diabète de type 2 dont l’équilibre glycémique était inadéquat (taux d’HbA1c > 6,5 % et ≤ 10 %) ont été répartis au hasard dans le cadre d’une étude de non- infériorité contrôlée par le glipizide d’une durée de 52 semaines visant à évaluer la dapagliflozine en traitement d’appoint à la metformine. Des patients qui recevaient de la metformine à une dose d’au moins 1500 mg par jour ont été répartis au hasard après une période préliminaire de 2 semaines sous placebo pour recevoir du glipizide ou de la dapagliflozine (5 mg ou 2,5 mg, respectivement) et dont la dose a été augmentée sur une période de 18 semaines jusqu’à l’effet glycémique optimal (glycémie à jeun < 110 mg/dL, < 6,1 mmol/L) ou jusqu’à la dose maximale (jusqu’à 20 mg de glipizide et jusqu’à 10 mg de dapagliflozine) tolérée par les patients. Par la suite, les doses sont demeurées constantes, à l’exception de réductions pour prévenir l’hypoglycémie.
À la fin de la période d’ajustement posologique, 87 % des patients traités par la dapagliflozine avaient reçu la dose maximale de l’étude (10 mg), comparativement à 73 % des patients traités avec le glipizide (20 mg). Comme l’indique le Tableau 14, le traitement par la dapagliflozine a entrainé des réductions du taux d’HbA1c par rapport au départ semblables à celles observées avec le glipizide (la limite supérieure de l’intervalle de confiance à 95 % de la différence entre les groupes étant inférieure à la marge de non-infériorité prédéfinie de 0,35 %). Des réductions statistiquement significatives (p < 0,0001) du poids corporel ont été observées sous la dapagliflozine comparativement au glipizide.
Tableau 14 Résultats à la semaine 52 (RADO*) d’une étude contrôlée par agent actif comparant la dapagliflozine au glipizide en traitement d’appoint à la metformine
| Paramètre d’efficacité | Dapagliflozine + Metformine N = 400† | Glipizide + Metformine N = 401† | |||||
|---|---|---|---|---|---|---|---|
| Taux HbA1c (%) | |||||||
| Valeur de départ (moyenne) | 7,69 | 7,74 | |||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
| |||||
| Écart par rapport au glipizide + metformine (moyenne ajustée‡) | 0,00¶ | ||||||
| (IC95 %) | (− 0,11, 0,11) | ||||||
| Poids corporel (kg) | |||||||
| Valeur de départ (moyenne) | 88,44 | 87,60 | |||||
| Variation par rapport au départ (moyenne ajustée‡) |
| 1,44 | |||||
| Écart par rapport au glipizide + metformine (moyenne ajustée‡) |
| ||||||
| (IC95 %) | (− 5,14, − 4,17) | ||||||
* RADO : report en aval de la dernière observation.
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées pour la valeur de départ.
§ Valeur p < 0,0001.
¶ Non inférieur au glipizide + metformine.
Ajout à une sulfonylurée en traitement d’association (Étude 4)
Des patients atteints de diabète de type 2 et dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥ 7 % et ≤ 10 %) ont été répartis au hasard dans le cadre d’une étude à double insu et contrôlée par placebo de 24 semaines visant à évaluer la dapagliflozine en association avec le glimépiride (une sulfonylurée). Les patients qui avaient reçu au moins la moitié de la dose maximale recommandée de glimépiride en monothérapie (4 mg) pendant une période préliminaire d’au moins 8 semaines ont été répartis au hasard pour recevoir de la dapagliflozine à 2,5 mg, la dapagliflozine à 5 mg ou à 10 mg ou un placebo, en plus du glimépiride à 4 mg par jour. La réduction de la dose de glimépiride à 2 mg ou à 10 mg était permise en cas d’hypoglycémie au cours de la période de traitement ; aucune augmentation de la dose de glimépiride n’était autorisée.
Comme l’indique le Tableau 15, le traitement par la dapagliflozine à 5 mg et à 10 mg en association avec le glimépiride a entraîné des réductions significatives du taux d’HbA1c, de la glycémie à jeun, de la glycémie postprandiale après deux heures et du poids corporel comparativement au placebo associé au glimépiride à la semaine 24 et se sont maintenues à long terme.
Tableau 15 Résultats d’une étude contrôlée par placebo de 24 semaines (RADO*) sur la dapagliflozine en association avec une sulfonylurée (glimépiride)
| Paramètre d’efficacité | Dapagliflozine 5 mg + Glimépiride N = 142† | Dapagliflozine 10 mg + Glimépiride N = 151† | Placebo + Glimépiride N = 145† | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Taux d’HbA1c (%) | |||||||||||||
| Valeur moyenne au départ | 8,12 | 8,07 | 8,15 | ||||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
| ||||||||||
| Écart par rapport au placebo + glimépiride (moyenne ajustée‡) |
|
| |||||||||||
| (IC à 95 %) | (− 0,67, − 0,32) | (− 0,86, − 0,51) | |||||||||||
| Patients (%) ayant atteint un taux d’HbA1c < 7 % ajusté par rapport au départ | 30,3§ | 31,7§ | 13,0 | ||||||||||
| Glycémie à jeun (mmol/L) | |||||||||||||
| Valeur moyenne au départ | 9,7 | 9,6 | 9,6 | ||||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
| ||||||||||
| Écart par rapport au placebo + glimépiride (moyenne ajustée‡) |
|
| |||||||||||
| (IC95 %) | (− 1,5, − 0,7) | (− 1,9, − 1,1) | |||||||||||
| Glycémie postprandiale après 2 heures ¶ (mmol/L) | |||||||||||||
| Valeur moyenne au départ | 17,9 | 18,3 | 18,0 | ||||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
| ||||||||||
| Écart par rapport au placebo + glimépiride (moyenne ajustée‡) |
|
| |||||||||||
| (IC95 %) | (− 3,2, − 1,5) | (− 3,6, − 1,9) | |||||||||||
| Poids corporel (kg) | |||||||||||||
| Valeur moyenne au départ | 81,00 | 80,56 | 80,94 | ||||||||||
| Variation par rapport au départ‡) |
|
|
| ||||||||||
| Écart par rapport au placebo + glimépiride (moyenne ajustée‡) |
|
| |||||||||||
| (IC95 %) | (− 1,47, − 0,21) | (− 2,17, − 0,92) | |||||||||||
* RADO : report en aval de la dernière observation (avant le médicament de secours pour les patients qui en ont reçu).
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées pour la valeur de départ.
§ Valeur p < 0,0001 p/r au placebo.
§§ Valeur p < 0,0091 p/r au placebo.
¶ Glycémie postprandiale après deux heures en réponse à une épreuve d’hyperglycémie provoquée par voie orale (75 g de glucose).
Ajout à la metformine et à une sulfonylurée en traitement d’association (Étude 5)
Des patients atteints de diabète de type 2 et dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥ 7 % et ≤ 10,5 %) ont participé à une étude à double insu et contrôlée par placebo de 24 semaines visant à évaluer la dapagliflozine en association avec la metformine et une sulfonylurée. Des patients qui recevaient une dose stable de metformine (préparation à libération immédiate ou prolongée) de ≥ 1500 mg/jour plus la dose maximale tolérée, qui devait être au moins la moitié de la dose maximale, d’une sulfonylurée pendant au moins 8 semaines avant le recrutement ont été répartis au hasard pour recevoir la dapagliflozine à 10 mg ou un placebo après une période préliminaire de 8 semaines sous placebo. L’ajustement de la dose de dapagliflozine ou de metformine n’était pas permis durant la période de traitement de 24 semaines. La réduction de la dose de sulfonylurée était permise pour prévenir l’hypoglycémie durant la période de traitement ; aucune augmentation de la dose de sulfonylurée n’était autorisée.
Comme l’indique le Tableau 16, le traitement par la dapagliflozine à 10 mg en association avec la metformine et une sulfonylurée a procuré des réductions significatives du taux d’HbA1c, de la glycémie à jeun et du poids corporel comparativement au placebo à la semaine 24, qui se sont maintenues à long terme. À la semaine 8, des variations statistiquement significatives de la tension artérielle systolique (TAS, mm Hg) de -4,0 et de -0,3 ont été observées sous dapagliflozine à 10 mg et sous placebo, respectivement (p < 0,05) par rapport aux valeurs initiales.
Tableau 16 Résultats d’une étude contrôlée par placebo de 24 semaines (RADO) sur la dapagliflozine en association avec la metformine et une sulfonylurée
| Paramètre d’efficacité | Dapagliflozine 10 mg + Metformine + Sulfonylurée N = 108† | Placebo + Metformine + Sulfonylurée N = 108† | |||||
|---|---|---|---|---|---|---|---|
| Taux d’HbA1c (%) | |||||||
| Valeur moyenne au départ | 8,08 | 8,24 | |||||
| Variation par rapport au départ (moyenne ajustée‡,‡‡) |
| −0,17 | |||||
| Écart par rapport au placebo (moyenne ajustée‡,‡‡) |
| ||||||
| (IC95 %) | (− 0,89, − 0,49) | ||||||
| Patients (%) ayant atteint un taux d’HbA1c < 7 % ajusté par rapport au départ | 31,8§ | 11,1 | |||||
| Glycémie à jeun (mmol/L) | |||||||
| Valeur moyenne au départ | 9,3 | 10,0 | |||||
| Variation par rapport au départ à la semaine 24 (moyenne ajustée‡) |
|
| |||||
| Écart par rapport au placebo (moyenne ajustée‡) |
| ||||||
| (IC95 %) | (− 2,4, − 1,3) | ||||||
| Poids corporel (kg) | |||||||
| Valeur moyenne au départ | 88,57 | 90,07 | |||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
| |||||
| Écart par rapport au placebo (moyenne ajustée‡) |
| ||||||
| (IC95 %) | (− 2,79, − 1,35) | ||||||
* RADO : report en aval de la dernière observation (avant le médicament de secours pour les patients qui en ont reçu).
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes de moindres carrés corrigées pour la valeur de départ selon un modèle d’analyse de la covariance.
‡‡ Moyennes des moindres carrés corrigées pour la valeur de départ selon un modèle longitudinal de mesures répétées.
§ Valeur p < 0,0001 p/r au placebo.
Ajout à la sitagliptine seule en traitement d’association ou en association à la metformine (Étude 6)
Au total, 452 patients atteints de diabète de type 2 et dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥7 % et ≤ 10 % à la randomisation), qui n’avaient pas reçu de traitement antérieur ou qui avaient été traités à l’admission avec la metformine ou la sitagliptine seule ou en association, ont participé à une étude contrôlée par placebo de 24 semaines suivie d’une période de prolongation de 24 semaines.
Les patients ont été stratifiés selon leur utilisation de metformine comme traitement de fond (≥ 1500 mg/jour) et ont été répartis au hasard dans chaque strate pour recevoir la dapagliflozine à 10 mg et la sitagliptine à 100 mg une fois par jour ou un placebo et la sitagliptine à 100 mg une fois par jour. On a procédé à une analyse des paramètres d’évaluation pour la dapagliflozine à 10 mg comparativement au placebo pour le groupe complet de l’étude (sitagliptine avec et sans metformine) et pour chaque strate (sitagliptine seule ou sitagliptine avec metformine).
Comme l’indique le Tableau 17, le traitement par la dapagliflozine à 10 mg pour le groupe complet de l’étude (sitagliptine avec et sans metformine) et pour chaque strate (sitagliptine seule ou sitagliptine avec metformine) a procuré des réductions statistiquement significatives (p < 0,0001) du taux d’HbA1c, de la glycémie à jeun et du poids corporel comparativement au placebo à la semaine 24.
Tableau 17 Résultats d’une étude contrôlée par placebo de 24 semaines (RADO*) sur la dapagliflozine en association avec la sitagliptine avec ou sans metformine (ensemble intégral des données et strate avec ou sans metformine)
| Paramètre d’efficacité | Dapagliflozin e 10 mg + Sitagliptine + ou –Met N = 223† | Placebo + Sitagliptine + ou –Met N = 224† | Dapagliflozin e 10 mg + Sitagliptine N = 110† | Placebo + Sitagliptine N = 111† | Dapagliflozine 10 mg + Sitagliptine +Met N = 113† | Placebo + Sitagliptin e +Met N = 113† | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Taux d’HbA1c (%) | N = 223 | N = 223 | N = 110 | N = 110 | N = 113 | N = 113 | |||||||||||||||
| Valeur moyenne au départ | 7,90 | 7,97 | 7,99 | 8,07 | 7,80 | 7,87 | |||||||||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
| 0,04 |
| 0,10 |
|
| |||||||||||||||
| Écart par rapport au placebo (moyenne ajustée‡) |
|
|
| ||||||||||||||||||
| (− 0,62, | (− 0,79, | (− 0,58, | |||||||||||||||||||
| (IC95 %) |
|
|
| ||||||||||||||||||
| Glycémie à jeun (mmol/L) | N = 222 | N = 222 | N = 110 | N = 110 | N = 112 | N = 112 | |||||||||||||||
| Valeur moyenne au départ | 8,97 | 9,05 | 8,73 | 8,96 | 9,21 | 9,14 | |||||||||||||||
| Variation par rapport au départ à la semaine 24 (moyenne ajustée‡) |
| 0,21 |
| 0,26 |
| 0,17 | |||||||||||||||
Écart par rapport au placebo (moyenne ajustée‡) (IC95 %) |
|
|
| ||||||||||||||||||
(− 1,91,
| (− 2,01,
| (− 2,11,
| |||||||||||||||||||
| Poids corporel (kg) | N = 223 | N = 224 | N = 110 | N = 111 | N = 113 | N = 113 | |||||||||||||||
| Valeur moyenne au départ | 91,02 | 89,23 | 88,01 | 84,20 | 93,95 | 94,17 | |||||||||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
|
|
|
| |||||||||||||||
Écart par rapport au placebo (moyenne ajustée‡) (IC95 %) |
|
|
| ||||||||||||||||||
- RADO : report en aval de la dernière observation (avant le médicament de secours pour les patients qui en ont reçu).
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite .
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ.
§ Valeur p < 0,0001 p/r au placebo.
Ajout à l’insuline en traitement d’association (Étude 7)
Des patients atteints de diabète type 2 dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥ 7,5 % et ≤ 10,5 %) ont été répartis au hasard dans le cadre d’une étude à double insu et contrôlée par placebo de 24 semaines visant à évaluer la dapagliflozine en traitement d’appoint à l’insuline. Les patients qui suivaient une insulinothérapie stable depuis au moins 8 semaines, avec une dose moyenne d’insuline injectable d’au moins 30 UI par jour, et qui recevaient au maximum deux antidiabétiques oraux ont été répartis au hasard après avoir participé à une période de recrutement de 2 semaines pour recevoir de la dapagliflozine à 2,5 mg, la dapagliflozine à 5 mg ou à 10 mg ou un placebo en plus de la dose d’insuline et des autres antidiabétiques oraux qu’ils recevaient, le cas échéant. Les patients ont été stratifiés selon la présence ou l’absence de traitement de fond par des antidiabétiques oraux. L’augmentation ou la diminution de la dose d’insuline n’était permise que pendant la phase de traitement chez les patients qui n’atteignaient pas des objectifs glycémiques précis. Les sujets prenant de la metformine devaient recevoir ≥ 1500 mg/jour.
Dans cette étude, 50 % des patients (n = 392) recevaient de l’insuline en monothérapie au départ, tandis que 50 % recevaient un ou deux antidiabétiques oraux en plus de l’insuline. De ces derniers, 80 % (n = 319) recevaient déjà de l’insuline et de la metformine en bithérapie comme traitement de fond. Le nombre de patients recevant d’autres associations d’antidiabétiques oraux était insuffisant aux fins d’évaluation. Par conséquent, l’utilisation avec des associations d’antidiabétiques oraux autres que la metformine seule n’est pas indiquée. Dans l’ensemble de l’échantillon de patients, 48 % prenaient de l’insuline à doses variables et de l’insuline basale, 35 % prenaient de l’insuline à doses variables seulement et 17 % prenaient de l’insuline basale. Environ 88 % des patients se sont rendus au terme de 24 semaines. À la semaine 24, la dapagliflozine à 5 mg et à 10 mg avait entraîné une réduction significative du taux d’HbA1c et de la dose moyenne d’insuline ainsi qu’une réduction significative du poids corporel, comparativement au placebo (Tableau 18) ; l’effet de la dapagliflozine sur le taux d’HbA1c était semblable chez les patients des deux strates.
Tableau 18 Résultats de l’étude contrôlée par placebo de 24 semaines (RADO*) sur la dapagliflozine en association avec de l’insuline avec ou sans un maximum de deux antidiabétiques oraux§§
| Paramètre d’efficacité | Dapagliflozine 5 mg + Insuline N = 211† | Dapagliflozine 10 mg + Insuline N = 194† | Placebo + Insuline N = 193† | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Taux d’HbA1c (%) | |||||||||||
| Valeur moyenne au départ | 8,61 | 8,58 | 8,46 | ||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
|
| ||||||||
| Écart par rapport au placebo (moyenne ajustée‡) |
|
| |||||||||
| (IC95 %) | (− 0,66, − 0,38) | (− 0,74, − 0,45) | |||||||||
| Glycémie à jeun (mmol/L) | |||||||||||
| Valeur moyenne au départ | 10,3 | 9,6 | 9,4 | ||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
| 0,2 | ||||||||
| Écart par rapport au placebo (moyenne ajustée‡) |
|
| |||||||||
| (IC95 %) | (− 1,7, − 0,7) | (− 1,9, − 0,9) | |||||||||
| Poids corporel (kg) | |||||||||||
| Valeur moyenne au départ | 93,20 | 94,63 | 94,21 | ||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
|
| 0,02 | ||||||||
| Paramètre d’efficacité | Dapagliflozine 5 mg + Insuline N = 211† | Dapagliflozine 10 mg + Insuline N = 194† | Placebo + Insuline N = 193† | ||
|---|---|---|---|---|---|
| Écart par rapport au placebo (moyenne ajustée‡) |
|
| |||
| (IC95 %) | (− 1,50, − 0,50) | (− 2,19, − 1,18) | |||
* RADO : report en aval de la dernière observation (avant le médicament de secours pour les patients qui en ont reçu).
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ.
§ Valeur p < 0,0001 p/r au placebo.
§§ L’utilisation avec des associations d’antidiabétiques oraux autres que la metformine seule n’est pas indiquée.
Épisodes cardiovasculaires chez des patients atteints de diabète de type 2
DECLARE-TIMI 68 (Étude 8)
L’étude DECLARE-TIMI 58 (Dapagliflozin Effect on Cardiovascular Events) était une étude clinique internationale, multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo et dictée par les événements visant à évaluer l’effet de la dapagliflozine par rapport à celui du placebo sur les issues CV lorsqu’ils sont ajoutés au traitement de fond actuel chez des patients atteints de diabète de type 2 et présentant des facteurs de risque CV ou une maladie CV établie. L’évaluation devait se faire en deux étapes. Premièrement, on a mesuré la non- infériorité entre la dapagliflozine et le placebo en rapport avec le principal critère d’évaluation de l’innocuité composé des décès d’origine CV, des cas d’infarctus du myocarde (IM) et des cas d’accident vasculaire cérébral (AVC) ischémique, qui sont appelés des événements cardiovasculaires majeurs (ECVM). Si une non-infériorité en rapport avec les ECVM était démontrée, l’étude testait ensuite en parallèle la supériorité en rapport avec les deux principaux critères d’évaluation de l’efficacité, soit les ECVM et le critère composé des hospitalisations pour insuffisance cardiaque et des décès d’origine cardiovasculaire2.
Tous les patients étaient atteints de diabète de type 2 et présentaient soit plusieurs facteurs de risque (au moins deux autres facteurs de risque CV [être âgé de ≥ 55 ans chez les hommes ou de ≥ 60 ans chez les femmes, et au moins un parmi les suivants : dyslipidémie, hypertension ou tabagisme actuel]) sans n’avoir jamais subi d’événement CV au départ (prévention primaire), soit une maladie CV établie (prévention secondaire). L’étude DECLARE-TIMI 58 a été conçue de manière à assurer l’inclusion d’un large éventail de patients. Les traitements concomitants pour le diabète et l’athérosclérose pouvaient être ajustés à la discrétion des chercheurs, conformément à la norme de soins pour ces maladies.
Sur 17 160 patients répartis au hasard, 10 186 (59,4 %) n’avaient pas de maladie CV établie et 6974 (40,6 %) en avaient une. Au total, 8582 patients ont été répartis au hasard pour recevoir la dapagliflozine à 10 mg et 8578, un placebo ; les patients ont été suivis pendant une période moyenne de 4,1 ans. Dans l’étude, 98,5 % des sujets ont participé à celle-ci jusqu’à la fin, le statut vital de 99,3 % des sujets était connu, et 13 181 sujets (76,8 %) prenaient toujours le médicament à l’étude à la fin de celle-ci.
L’âge moyen des patients de l’étude était de 63,9 ans, 37,4 % étaient des femmes, 79,6 % étaient de race blanche, 3,5 % de race noire ou afro-américaine et 13,4 % étaient d’origine asiatique. Environ 46 % des patients traités par la dapagliflozine étaient âgés de 65 ans ou plus et 6,3 % étaient âgés de
75 ans ou plus. Au total, 22,4 % étaient atteints de diabète depuis ≤ 5 ans et la durée moyenne du diabète était de 11,9 ans. Le taux moyen d’HbA1c était de 8,3 % et l’IMC moyen se montait à 32,0 kg/m2. Au départ, 10,0 % des patients avaient des antécédents d’insuffisance cardiaque. Le DFGe moyen était de 85,2 mL/min/1,73 m2, 7,4 % des patients avaient un DFGe < 60 mL/min/1,73 m2 et 45,1 % avaient un DFGe ≥ 60 à < 90 mL/min/1,73 m2. Au départ, 30,3 % des patients présentaient une microalbuminurie ou une macroalbuminurie (rapport albumine/créatinine urinaire ≥ 30 à ≤ 300 mg/mmol ou > 300 mg/mmol, respectivement). La plupart des patients (98,1 %) prenaient un ou plusieurs antidiabétiques au départ. Au total, 82,0 % des patients étaient traités par la metformine, 40,9 % par l’insuline, 42,7 % par une sulfonylurée, 16,8 % par un inhibiteur de la DPP-4 et 4,4 % par un agoniste des récepteurs du GLP-1. Environ 81,3 % des patients étaient traités par des inhibiteurs de l’ECA ou des ARA, 75,0 % par des statines, 61,1 % par des antiplaquettaires, 55,5 % par l’acide acétylsalicylique, 52,6 % par des bêtabloquants, 34,9 % par des bloqueurs des canaux calciques, 22,0 % par des diurétiques thiazidiques et 10,5 % par des diurétiques de l’anse.
Les résultats ont montré l’innocuité de la dapagliflozine sur le plan CV (évaluée selon une marge de non-infériorité de 1,3 par rapport au placebo pour le critère composé de décès d’origine CV, d’IM ou d’AVC ischémique [ECVM] ; test unilatéral, p < 0,001).
La dapagliflozine s’est révélée supérieur au placebo dans la réduction de la fréquence du principal critère d’évaluation composé des hospitalisations pour insuffisance cardiaque et des décès d’origine CV, correspondant à une réduction de 17 % du risque (RRI : 0,83 [IC à 95 % : 0,73 ; 0,95] ; p = 0,005) (Figure 1). Les analyses des composants individuels de ce critère indiquent que la différence dans l’effet du traitement était due aux hospitalisations pour insuffisance cardiaque (RRI : 0,73 [IC à 95 % : 0,61 ; 0,88]) et qu’il n’y avait pas de différence claire dans les décès d’origine CV (RRI : 0,98 [IC à 95 % : 0,82 ; 1,17]) (Figure 2).
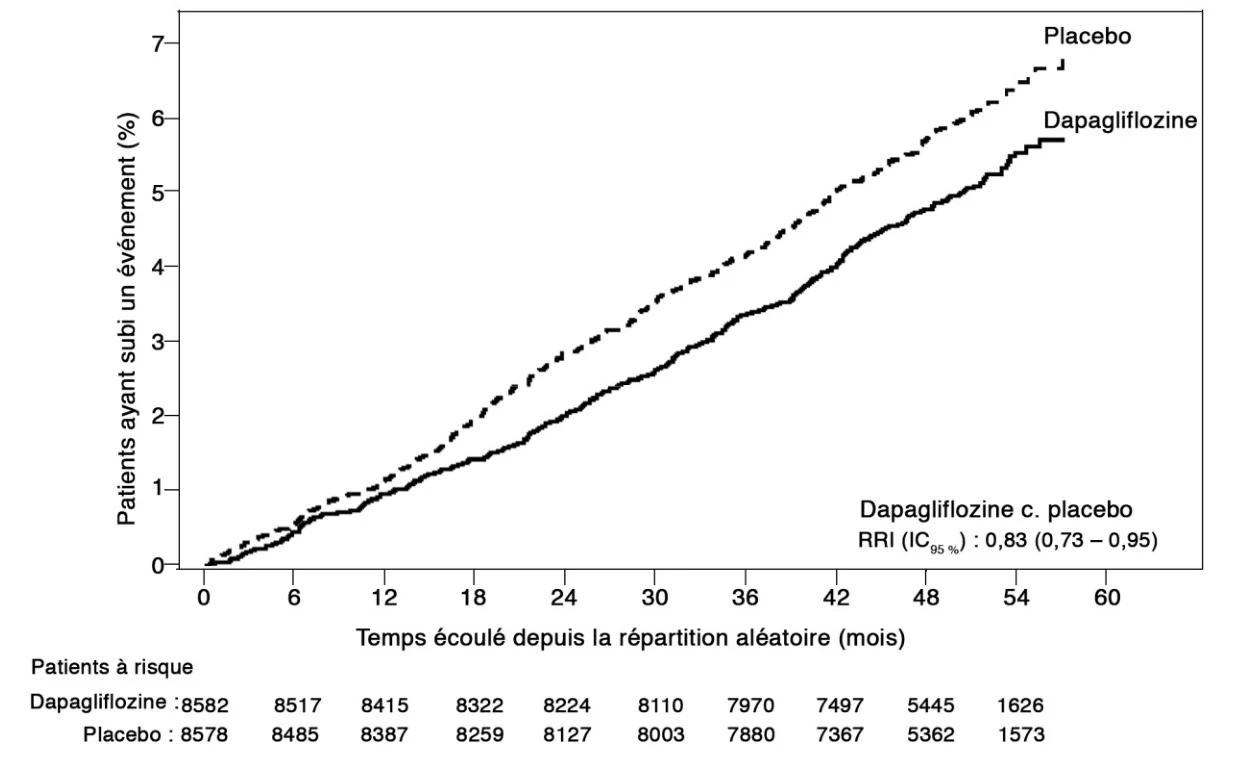
Le terme Patients à risque signifie le nombre de patients à risque au début de la période.
IC = intervalle de confiance, RRI = rapport des risques instantanés.
Figure 1. Temps écoulé avant la survenue d’un premier événement du critère composé des hospitalisations pour insuffisance cardiaque et des décès d’origine cardiovasculaire dans l’étude DECLARE-TIMI 58.
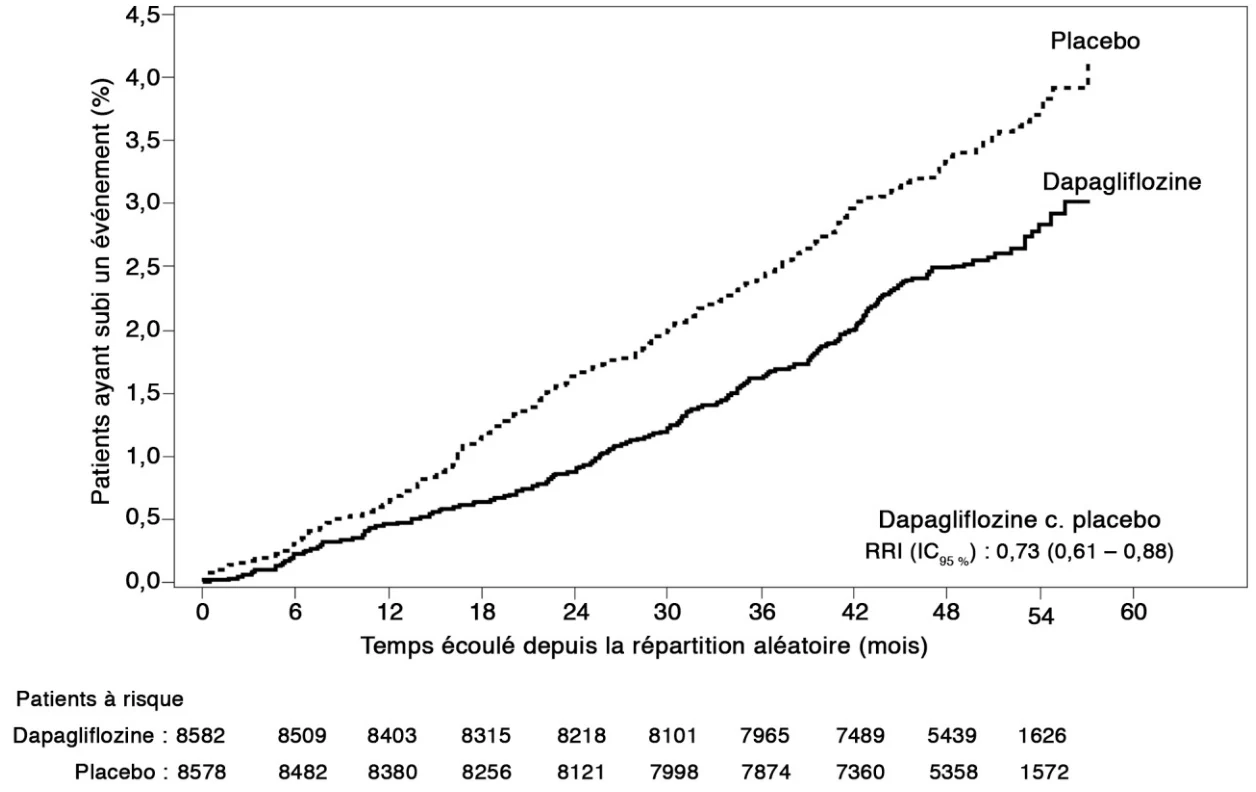
Le terme Patients à risque signifie le nombre de patients à risque au début de la période.
IC = intervalle de confiance, RRI = rapport des risques instantanés.
Figure 2. Temps écoulé avant la survenue de la première hospitalisation pour insuffisance cardiaque dans l’étude DECLARE-TIMI 58.
La supériorité de la dapagliflozine par rapport au placebo n’a pas été démontrée pour les ECVM (RRI = 0,93 [IC à 95 % : 0,84 ; 1,03] ; p = 0,172) (Figure 3, Tableau 19)). Les analyses des composants individuels des ECVM indiquent que la fréquence des IM était numériquement plus faible dans le groupe sous dapagliflozine que dans le groupe sous placebo (RRI = 0,89 [IC à 95 % : 0,77 ; 1,01]), sans aucune différence claire observée pour les décès d’origine CV ou les AVC ischémiques.
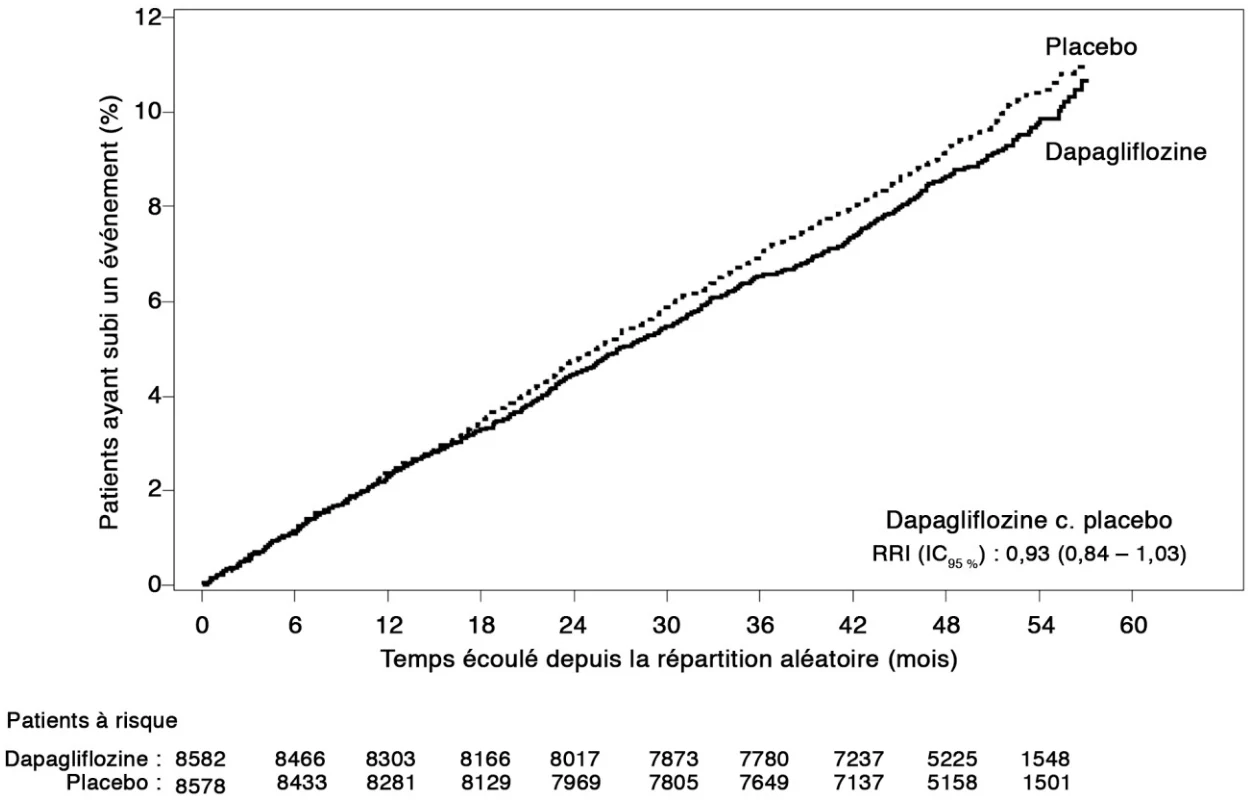
Le terme Patients à risque signifie le nombre de patients à risque au début de la période.
IC = intervalle de confiance, RRI = rapport des risques instantanés.
Figure 3. Temps écoulé avant la survenue d’un premier ECVM dans l’étude DECLARE-TIMI 58.
Étant donné que les ECVM n’étaient pas statistiquement significatifs, les critères d’évaluation secondaires rénaux composés (temps écoulé avant la survenue de la première diminution du DFGe confirmée et soutenue, néphropathie terminale, décès d’origine rénale ou CV) et la mortalité toutes causes confondues n’ont pas été inclus dans les analyses de confirmation.
Tableau 19 Effets du traitement sur les critères d’évaluation composés* et leurs composants dans l’étude DECLARE
| Patients ayant subi un événement, n (%) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Paramètre d’efficacité | Dapagliflozine 10 mg N = 8582 | Placebo N = 8578 | RRI (IC95 %)† | Valeur p‡ | ||||||
| Critère composé : | 417 (4,9) | 496 (5,8) | 0,83 | 0,005 | ||||||
| Hospitalisation pour IC, décès d’origine CV | (0,73, 0,95) | |||||||||
| Hospitalisation pour IC§ | 212 (2,5) | 286 (3,3) | 0,73 | < 0,001 | ||||||
| (0,61, 0,88) | ||||||||||
| Décès d’origine CV§ | 245 (2,9) | 249 (2,9) | 0,98 | 0,830 | ||||||
| (0,82, 1,17) | ||||||||||
| Critère composé : Décès d’origine CV, IM ou AVC | 756 (8,8) | 803 (9,4) | 0,93 | 0,172 | ||||||
| (0,84, 1,03) | ||||||||||
| Décès d’origine CV§ | 245 (2,9) | 249 (2,9) | 0,98 | 0,830 | ||||||
| (0,82, 1,17) | ||||||||||
| Infarctus du myocarde§ | 393 (4,6) | 441 (5,1) | 0,89 | 0,080 | ||||||
| (0,77, 1,01) | ||||||||||
| AVC ischémique§ | 235 (2,7) | 231 (2,7) | 1,01 | 0,916 | ||||||
| (0,84, 1,21) | ||||||||||
| Critère d’évaluation rénal compos駧 | 370 (4,3) | 480 (5,6) | 0,76 (0,67, 0,87) | |||||||
| Mortalité toutes causes confondues | 529 (6,2) | 570 (6,6) | 0,93 (0,82, 1,04) | |||||||
AVC = Accident vasculaire cérébral ; CV = Cardiovasculaire ; Hospitalisation pour IC = Hospitalisation pour insuffisance cardiaque ; IC95 % = intervalle de confiance à 95 % ; IM = infarctus du myocarde ; n = nombre de patients ; RRI = rapport des risques instantanés ; DFGe = débit de filtration glomérulaire estimé.
* Ensemble d’analyse intégral.
† Le RRI, l’IC et les valeurs p pour chaque paramètre d’efficacité calculés au moyen d’un modèle de risques proportionnels de Cox (test de Wald) évaluant le temps écoulé avant la survenue d’un premier événement, stratifié selon la valeur initiale du risque CV et la présence ou l’absence d’hématurie. Les modalités de traitement étaient prises en compte dans ce modèle.
‡ La supériorité par rapport au placebo à l’égard de l’hospitalisation pour insuffisance cardiaque ou du décès d’origine CV et la supériorité par rapport au placebo à l’égard des ECVM ont été vérifiées en parallèle à la suite de la procédure de test fermé au niveau α = 0,0231 (valeur bilatérale). Étant donné que le critère composé de l’hospitalisation pour insuffisance cardiaque et du décès d’origine CV était statistiquement significatif, la valeur α complète a été reprise pour vérifier les ECVM au niveau α = 0,0462 (valeur bilatérale). Étant donné que les ECVM n’étaient pas statistiquement significatifs, les critères d’évaluation secondaires rénaux composés et la mortalité toutes causes confondues n’ont pas été inclus dans les analyses de confirmation.
§ Les composants des critères d’évaluation composés étaient des variables exploratoires.
§§ Diminution confirmée et soutenue de ≥ 40 % du DFGe jusqu’à < 60 mL/min/1,73 m2, néphropathie terminale (dialyse ≥ 90 jours ou transplantation rénale, diminution confirmée et soutenue du DFGe < 15 mL/min/1,73 m2), décès d’origine rénale ou CV.
Les patients de l’étude DECLARE-TIMI 58 ont été stratifiés selon la catégorie de risque CV (facteurs de risque CV ou maladie CV établie). Le bienfait de la dapagliflozine par rapport au placebo dans la réduction du risque d’hospitalisation pour insuffisance cardiaque a été observé chez des patients atteints ou non d’une maladie CV établie (Figure 4) et ce bienfait a également été observé dans les principaux sous-groupes formés selon l’âge (> 65 ans et ≥ 65 ans, et < 75 ans et ≥ 75 ans), le sexe, la fonction rénale (DFGe) et la région. On observe une tendance associée à un effet de la dapagliflozine sur les ECVM chez les patients présentant une maladie CV établie au départ et à des résultats neutres chez les patients ayant des facteurs de risque CV (Figure 4).
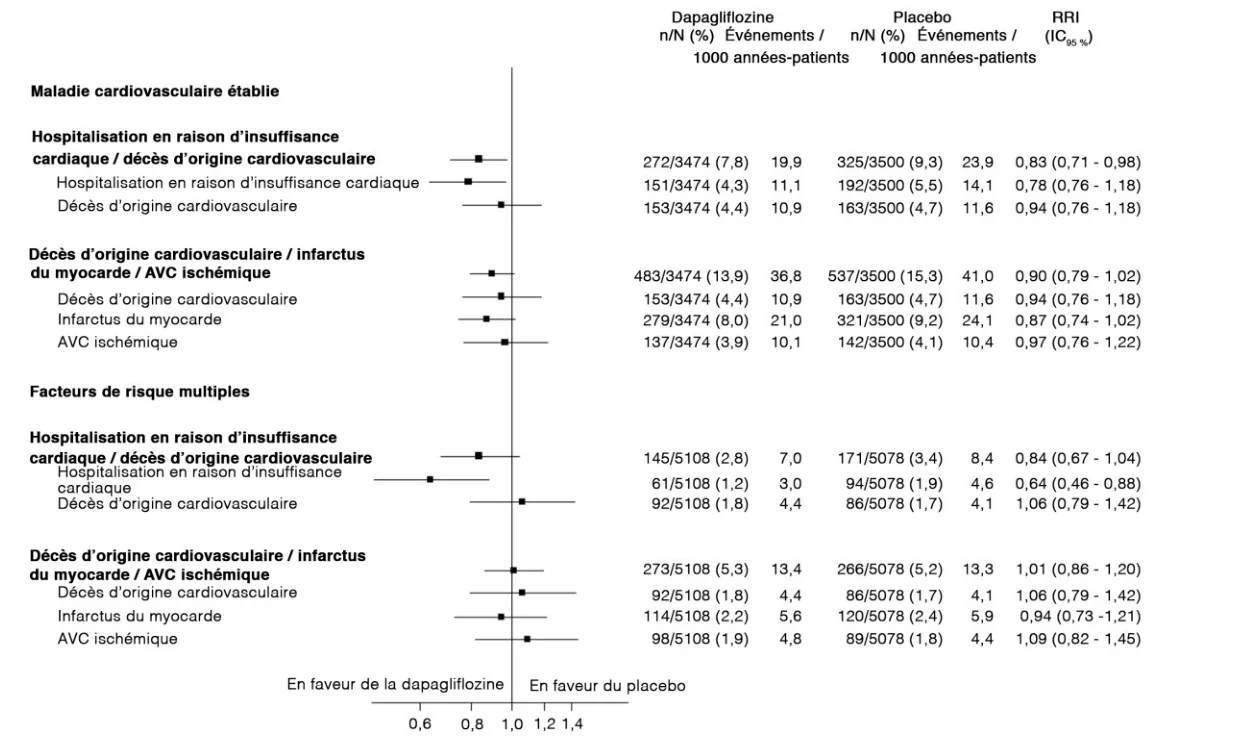
Le temps écoulé avant la survenue d’un premier événement a été analysé au moyen d’un modèle de risques proportionnels de Cox.
IC = intervalle de confiance.
Figure 4. Issues cardiovasculaires chez les patients atteints ou non d’une maladie CV établie dans l’étude DECLARE-TIMI 58.
Autres études menées chez des patients atteints de diabète de type 2 et traités en vue d’atteindre l’équilibre glycémique
Utilisation chez des patients atteints de diabète de type 2 et d’insuffisance rénale
Insuffisance rénale légère (DFGe ≥ 60 à < 90 mL/min/1,73 m2) :
L’efficacité a été évaluée dans une analyse groupée de neuf études cliniques regroupant 2226 patients atteints d’insuffisance rénale légère. La variation moyenne du taux d’HbA1c par rapport au départ et la réduction moyenne du taux d’HbA1c corrigée selon le placebo à 24 semaines étaient de -1,03 % et -0,54 %, respectivement, pour la dapagliflozine à 5 mg (n = 545) et de -1,03 % et -0,54 %, respectivement, pour la dapagliflozine à 10 mg (n = 562). Le profil d’innocuité des patients atteints d’insuffisance rénale légère est semblable à celui de la population générale.
L’efficacité de la dapagliflozine a été évaluée dans deux études menées expressément auprès de patients atteints d’insuffisance rénale modérée et dans une analyse de données groupées.
Insuffisance rénale modérée – Néphropathie chronique de stade 3A (DFGe ≥ 45 à < 60 mL/min/1,73 m2) :
L’efficacité de la dapagliflozine a été évaluée dans une étude menée expressément auprès de patients diabétiques ayant un DFGe ≥ 45 à < 60 mL/min/1,73 m2 et dont l’équilibre glycémique était inadéquat. Dans un essai à répartition aléatoire, à double insu et contrôlée par placebo, un total de 321 patients adultes atteints de diabète de type 2 et présentant un DFGe ≥45 à < 60 mL/min/1,73 m2 (insuffisance rénale modérée – sous-groupe présentant une néphropathie chronique de stade 3A), dont l’équilibre glycémique était inadéquat, ont été traités par la dapagliflozine à 10 mg ou ont reçu un placebo. À la semaine 24, la dapagliflozine à 10 mg (n = 159) a entraîné des réductions statistiquement significatives du taux d’HbA1c et du poids corporel, comparativement au placebo (n = 161) (Tableau 20).
Tableau 20 Résultats de l’étude contrôlée par placebo de 24 semaines sur le traitement par la dapagliflozine réalisée auprès de patients diabétiques atteints d’insuffisance rénale modérée (néphropathie chronique de stade 3A, DFGe ≥ 45 à < 60 mL/min/1,73 m2)
| Paramètre d’efficacité | Dapagliflozine 10 mg N = 159 | Placebo N = 161 |
|---|---|---|
| Taux d’HbA1c (%) | ||
| Valeur moyenne au départ | 8,35 | 8,03 |
| Variation par rapport au départ (moyenne ajustée*) | -0,37§ | -0,03 |
| Écart par rapport au placebo (moyenne ajustée*) (IC95 %) | -0,34§ (-0,53, -0,15) | |
| Poids corporel (kg) | ||
| Valeur moyenne au départ | 92,51 | 88,30 |
| % de variation par rapport au départ (moyenne ajustée*) | -3,42§ | -2,02 |
| Écart par rapport au placebo (moyenne ajustée*) (IC95 %) | -1,43§ (-2,15, -0,69) |
* Moyennes des moindres carrés corrigées en fonction de la valeur de départ.
§ Valeur p <0,001.
Insuffisance rénale modérée (DFGe ≥ 30 à < 60 mL/min/1,73 m2) :
L’efficacité de la dapagliflozine a été évaluée dans une étude menée auprès de 252 patients diabétiques ayant un DFGe ≥ 30 à < 60 mL/min/1,73 m2. Le traitement par la dapagliflozine n’a pas procuré une variation significative du taux d’HbA1c corrigée selon le placebo dans l’ensemble de la population à l’étude à 24 semaines. Dans une analyse additionnelle du sous-groupe présentant une néphropathie chronique de stade 3A (DFGe ≥ 45 à < 60 mL/min/1,3 m2), la dapagliflozine à 5 mg (n = 35) a entraîné une variation moyenne du taux d’HbA1c corrigée selon le placebo à 24 semaines de -0,37 % (IC à 95 % : -0,83 ; 0,10) et la dapagliflozine à 10 mg (n = 32) a entraîné une variation moyenne du taux d’HbA1c corrigée selon le placebo à 24 semaines de -0,33 % (IC à 95 % : -0,80 ; 0,14).
L’efficacité chez les patients atteints d’insuffisance rénale modérée a été évaluée dans une analyse groupée de neuf études cliniques (366 patients, dont 87 % avaient un DFGe ≥ 45 à < 60 mL/min/1,73 m2) ; cet ensemble ne comprenait pas les deux études menées expressément auprès de patients diabétiques atteints d’insuffisance rénale modérée. La variation moyenne du taux d’HbA1c par rapport au départ et la réduction moyenne du taux d’HbA1c corrigée selon le placebo à 24 semaines étaient respectivement de -0,71 % (IC à 95 % : -0,89 ; -0,53) et de -0,23 % (IC à 95 % : -0,47 ; 0,02) pour la dapagliflozine à 5 mg (n = 102) et de -0,87 % (IC à 95 % : -1,07 ; -0,68) et de -0,39 % (IC à 95 % : -0,65 ; -0,14) pour la dapagliflozine à 10 mg (n = 85).
Utilisation chez des patients atteints de diabète de type 2 et de maladies cardiovasculaires
Dans deux études contrôlées par placebo de 24 semaines suivies d’une période de prolongation de 80 semaines, 1876 patients atteints de diabète de type 2 et d’une maladie cardiovasculaire ont été répartis au hasard pour recevoir la dapagliflozine à 10 mg (n = 935) ou un placebo (n = 941).
Les patients présentaient une maladie cardiovasculaire établie et un équilibre glycémique inadéquat (taux d’HbA1c ≥ 7,0 % et ≤ 10,0 %), malgré un traitement stable par des antidiabétiques oraux et/ou de l’insuline. Quatre-vingt-seize pour cent des patients traités par la dapagliflozine à 10 mg étaient atteints d’hypertension au départ et les événements CV admissibles les plus fréquents étaient la coronaropathie (76 %) et l’AVC (20 %). Environ 19 % des patients ont reçu des diurétiques de l’anse pendant les études et 14 % présentaient une insuffisance cardiaque congestive (classe III de la NYHA chez 1 %). Environ 37 % des patients ont reçu de la metformine et un antidiabétique oral additionnel (sulfonylurée, thiazolidinedione, inhibiteur de la DPP-4 ou autre antidiabétique oral avec ou sans insuline au début de l’étude), 38 % ont reçu de l’insuline et au moins un antidiabétique oral et 18 % ont reçu de l’insuline seule.
Dans les deux études, à la semaine 24, la dapagliflozine à 10 mg a produit une amélioration significative du taux d’HbA1c comparativement au placebo (Tableau 21). Des réductions significatives du poids corporel et de la TAS en position assise ont également été observées chez les patients traités par la dapagliflozine à 10 mg comparativement au placebo. Dans les deux études, les réductions du taux d’HbA1c et du poids corporel se sont généralement maintenues jusqu’aux semaines 52 et 104.
Tableau 21 Résultats à la semaine 24 (RADO*) de deux études contrôlées par placebo comparant la dapagliflozine à un placebo chez des patients atteints de diabète de type 2 et d’une maladie cardiovasculaire
| Étude 8 | Étude 9 | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Paramètre d’efficacité | Dapagliflozine 10 mg + traitement habituel N = 455† | Placebo + traitement habituel N = 459† | Dapagliflozine 10 mg + traitement habituel N = 480† | Placebo + traitement habituel N = 482† | |||||||||
| Taux d’HbA1c (%) | |||||||||||||
| Valeur moyenne au départ | 8,18 | 8,08 | 8,04 | 8,07 | |||||||||
| Variation par rapport au départ (moyenne ajustée‡) |
| 0,08 |
| 0,07 | |||||||||
Écart par rapport au placebo (moyenne ajustée‡) (IC à 95 %) |
(− 0,56,
|
(− 0,50,
| |||||||||||
| Poids corporel (kg) | |||||||||||||
| Valeur moyenne au départ | 92,63 | 93,59 | 94,53 | 93,22 | |||||||||
| Variation par rapport au départ (valeur ajustée en %‡) |
|
|
|
| |||||||||
Écart par rapport au placebo (valeur ajustée en %‡) (IC à 95 %) |
(− 2,64,
|
(− 2,31,
| |||||||||||
* RADO : report en aval de la dernière observation.
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ.
§ Valeur p < 0,0001.
Tension artérielle
À la semaine 24, dans 11 études cliniques, le traitement par la dapagliflozine à 10 mg a réduit la tension artérielle systolique corrigée selon le placebo en moyenne de -1,3 à -5,3 mm Hg par rapport au départ dans toutes les études portant sur la monothérapie et toutes les études contrôlées par placebo sur les traitements d’association.
Densité minérale osseuse et composition corporelle des patients atteints de diabète de type
Dans une étude de 24 semaines (n = 182), on a observé une plus forte réduction du poids corporel entre le début et la semaine 24 chez les patients prenant de la dapagliflozine à 10 mg et de la metformine (-2,96 kg) que chez ceux qui recevaient un placebo et de la metformine (-0,88 kg), ainsi qu’une interaction importante avec le sexe (plus grande perte pondérale chez les hommes [-2,76 kg] que chez les femmes [-1,22 kg]). La variation de la masse grasse totale du corps entre le début et la semaine 24 a été de –2,22 kg sous dapagliflozine et de –0,74 kg sous placebo, la réduction en pourcentage de la masse grasse totale entre le début et la semaine 24 atteignant 1 % dans le groupe traité par la dapagliflozine tandis qu’il y a eu peu de changement dans le groupe recevant le placebo, selon l’évaluation par absorptiométrie à rayons X en biénergie (DEXA).
Dans une prolongation de cette étude jusqu’à la semaine 102, aucune variation de la densité minérale osseuse dans la colonne lombaire, le col du fémur ou la hanche totale n’a été observée dans l’un ou l’autre groupe de traitement (diminution moyenne < 0,5 % par rapport au départ dans toutes les régions anatomiques).
Essais cliniques menés chez des patients atteints d’insuffisance cardiaque
DAPA-HF (Étude 9)
L’étude DAPA-HF (Dapagliflozin And Prevention of Adverse outcomes in Heart Failure) était une étude internationale, multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo menée chez des patients atteints d’insuffisance cardiaque (classe fonctionnelle II à IV de la New York Heart Association [NYHA]) ayant une fraction d’éjection réduite (FEVG ≤ 40 %) pour comparer l’effet de la dapagliflozine à celui d’un placebo, lorsqu’ils sont ajoutés au traitement de fond de référence, sur la fréquence des décès d’origine CV, des hospitalisations pour insuffisance cardiaque et des consultations à l’urgence liées à l’insuffisance cardiaque.
Parmi les 4744 patients, 2373 ont été répartis au hasard pour recevoir la dapagliflozine à 10 mg et 2371, un placebo ; ces patients ont été suivis pendant une période médiane de 18 mois. L’âge moyen des patients de l’étude était de 66 ans (36 % des patients avaient entre 66 et 75 ans et 21 % avaient plus de 75 ans) ; 77 % des patients étaient de sexe masculin, 70 % de race blanche, 5 % de race noire ou afro-américaine et 24 % d’origine asiatique.
Au départ, 67,5 % des patients présentaient une insuffisance cardiaque de classe II de la NYHA, 31,6 %, de classe III et 0,9 %, de classe IV ; la FEVG médiane était de 32 %. Au total, 42 % des patients de chaque groupe de traitement présentaient des antécédents de diabète de type 2 auxquels se sont ajoutés 3 % des patients de chaque groupe qui avaient été classés comme atteints de diabète de type 2 en raison d’un taux d’HbA1c ≥ 6,5 % au moment de l’inscription et de la répartition aléatoire.
Au départ, tous les patients recevaient le traitement de référence. Au total, 94 % des patients recevaient un IECA, un ARA ou un inhibiteur des récepteurs de l’angiotensine et de la néprilysine (IRAN, 11 %), 96 %, un bêtabloquant, 71 %, un antagoniste des récepteurs des minéralocorticoïdes (ARM), 93 %, un diurétique et 26 % portaient un dispositif implantable avec fonction de défibrillation.
Les patients ayant un DFGe ≥ 30 mL/min/1,73 m2 au moment de l’inscription ont été inclus dans l’étude. Le DFGe moyen était de 66 mL/min/1,73 m2 ; 41 % des patients avaient un DFGe < 60 mL/min/1,73 m2 et 15 %, un DFGe < 45 mL/min/1,73 m2.
La dapagliflozine a entraîné une réduction statistiquement significative de la fréquence des événements du critère d’évaluation principal composé des décès d’origine CV, des hospitalisations pour insuffisance cardiaque et des consultations urgentes liées à l’insuffisance cardiaque comparativement au placebo (RRI : 0,74 [IC à 95 % : 0,65 à 0,85] ; p < 0,0001). Les courbes des événements survenus dans les groupes dapagliflozine et placebo se sont séparées très tôt et ont continué de diverger pendant toute la période de l’étude (Figure 5).
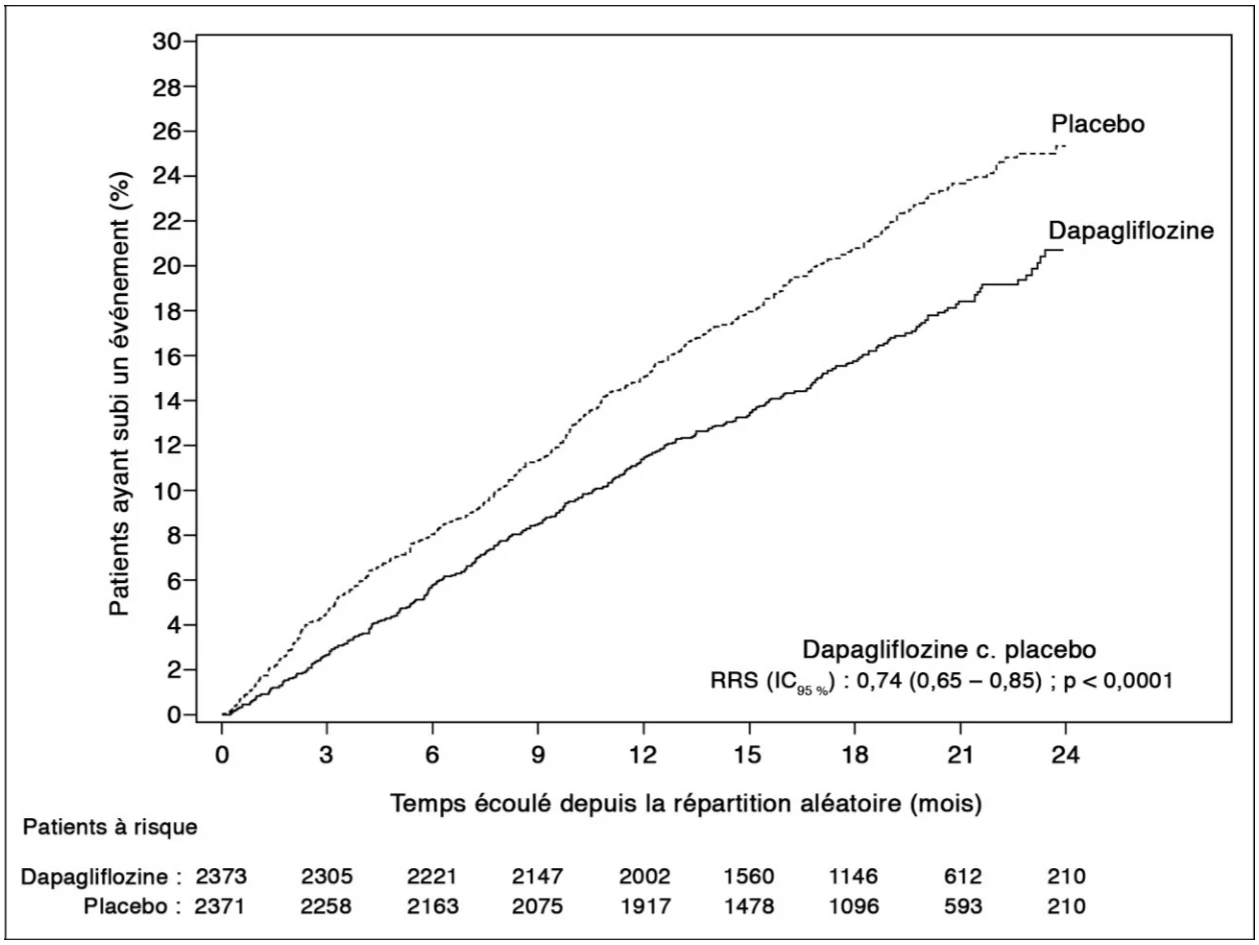
Une consultation urgente liée à l’insuffisance cardiaque a été définie comme une évaluation urgente et imprévue par un médecin, p. ex. dans un service des urgences, qui a nécessité un traitement en raison de l’aggravation de l’insuffisance cardiaque (autre qu’une simple augmentation de la dose de diurétiques par voie orale).
Le terme « Patients à risque » désigne le nombre de patients à risque au début de la période.
Figure 5. Temps écoulé avant la survenue du premier événement du critère composé des décès d’origine CV, des hospitalisations pour insuffisance cardiaque et des consultations urgentes liées à l’insuffisance cardiaque.
Chacun des trois composants du critère d’évaluation principal a contribué à l’effet du traitement (Figure 6). Il y a eu peu de consultations urgentes liées à l’insuffisance cardiaque. La dapagliflozine a également réduit la fréquence des décès d’origine CV et des hospitalisations pour insuffisance cardiaque (RRI : 0,75 [IC à 95 % : 0,65 à 0,85] ; p < 0,0001).
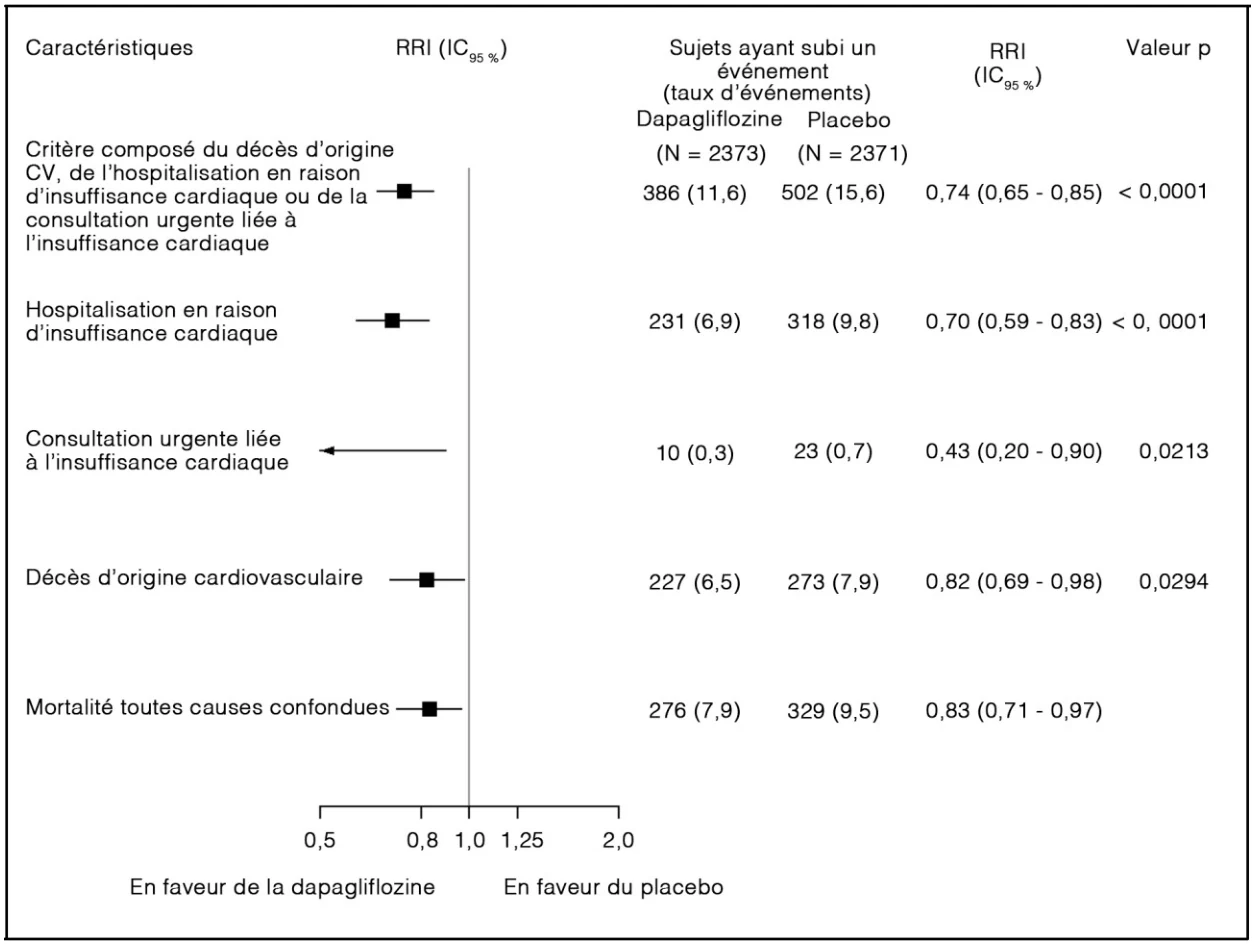
Une consultation urgente liée à l’insuffisance cardiaque a été définie comme une évaluation urgente et imprévue par un médecin, p. ex. dans un service des urgences, qui a nécessité un traitement en raison de l’aggravation de l’insuffisance cardiaque (autre qu’une simple augmentation de la dose de diurétiques par voie orale).
Le nombre de premiers événements des composants du critère principal est le nombre réel de premiers événements de chaque composant et ne correspond pas au nombre total d’événements du critère d’évaluation composé.
Le taux d’événements correspond au nombre de sujets ayant subi un événement par 100 années-patients de suivi. Les valeurs p des composants individuels sont nominales.
La supériorité de la dapagliflozine par rapport au placebo quant aux critères d’évaluation secondaires a été testée en utilisant une méthode d’analyse hiérarchique. Comme le critère rénal composé, qui précédait la mortalité toutes causes confondues dans la séquence d’analyse, n’était pas statistiquement significatif, la mortalité toutes causes confondues n’a pas été incluse dans les analyses de confirmation.
Figure 6. Effets du traitement sur les événements du critère d’évaluation principal et sur chacun de ses composants.
La dapagliflozine a également réduit le nombre total d’hospitalisations pour insuffisance cardiaque (première et récurrentes) et de décès d’origine CV ; 567 événements se sont produits dans le groupe dapagliflozine comparativement à 742 dans le groupe placebo (rapport des taux : 0,75 [IC à 95 % : 0,65 à 0,88] ; p = 0,0002).
Chez les patients atteints d’insuffisance cardiaque, les bienfaits thérapeutiques de la dapagliflozine ont été observés tant chez ceux qui étaient atteints de diabète de type 2 que chez ceux qui ne l’étaient pas (Figure 7).
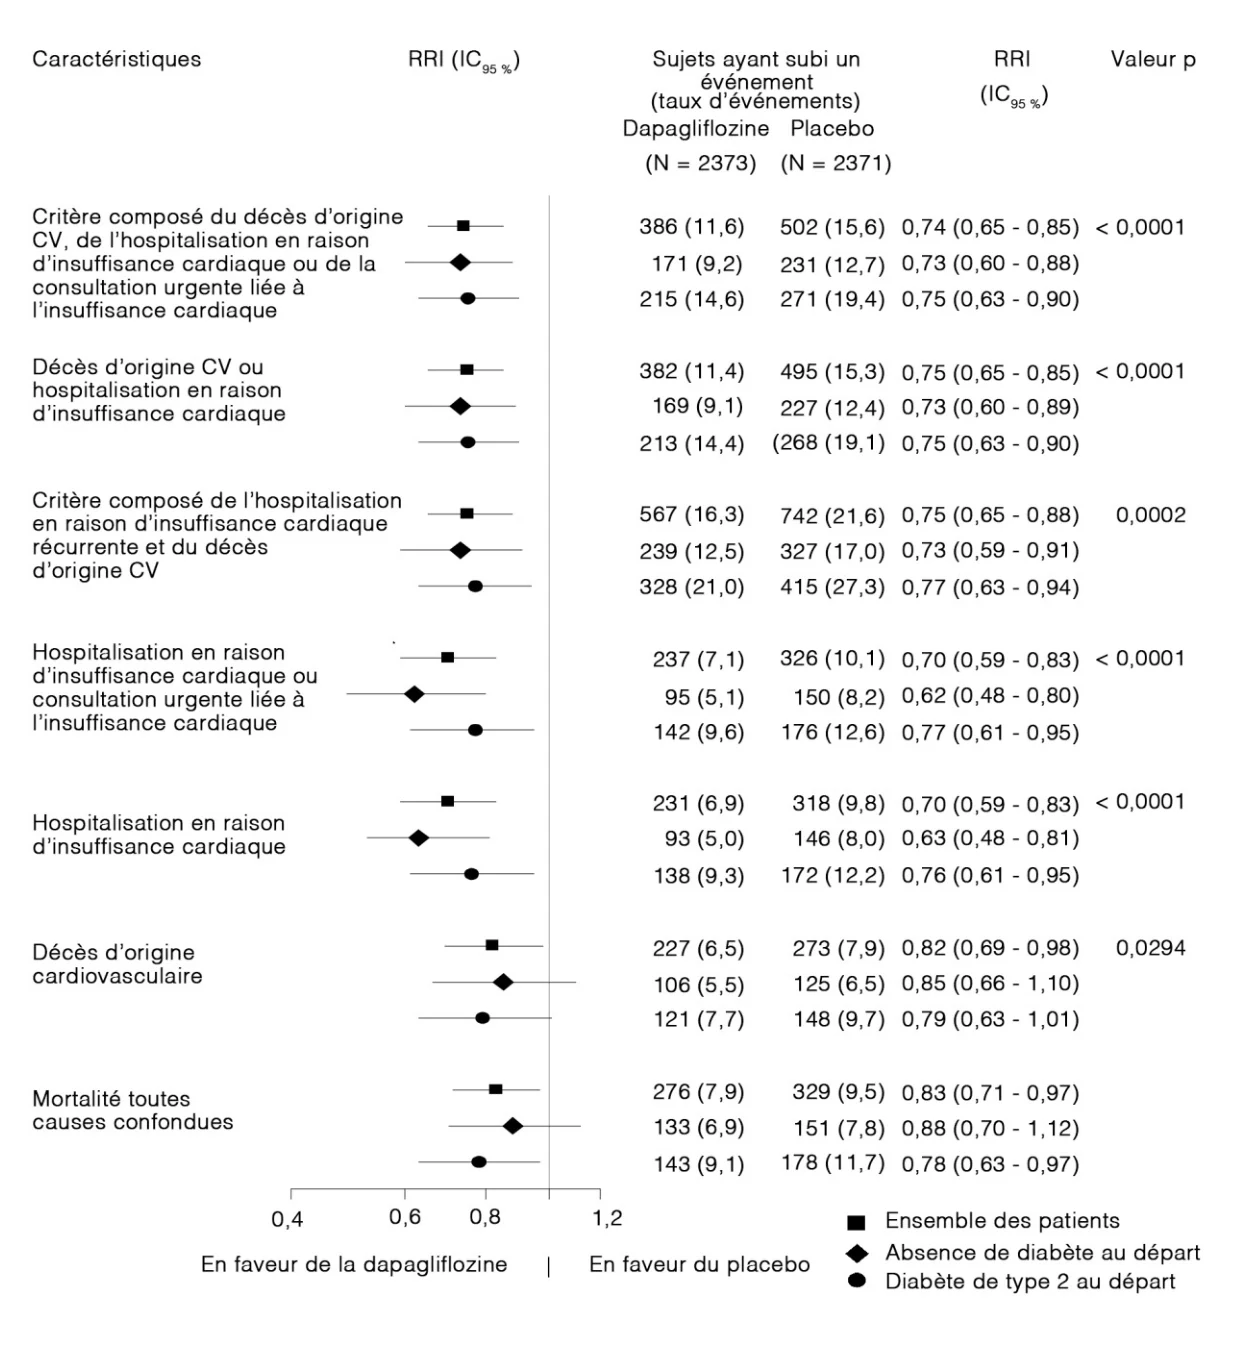
La consultation urgente liée à l’insuffisance cardiaque était comme étant une évaluation urgente et imprévue par un médecin, p. ex. dans un service des urgences, qui a nécessité un traitement (autre qu’une simple augmentation de la dose de diurétiques oraux) en raison de l’aggravation de l’insuffisance cardiaque.
Dans le cas du critère composé des hospitalisations pour insuffisance cardiaque récurrente et des décès d’origine CV, les paramètres présentés sont le rapport des taux et le nombre d’événements au lieu du rapport des risques instantanés et du nombre de sujets ayant subi un événement.
Le nombre de premiers événements des composants du critère principal est le nombre réel de premiers événements de chaque composant et ne correspond pas au nombre total d’événements du critère d’évaluation composé.
Le taux d’événements correspond au nombre de sujets ayant subi un événement par 100 années-patients de suivi, ou, dans le cas du critère composé des hospitalisations pour insuffisance cardiaque récurrente et des décès d’origine CV, au nombre moyen d’événements par 100 années-patients.
Les valeurs p des composants du critère d’évaluation principal composé sont nominales.
La supériorité de la dapagliflozine par rapport au placebo quant au critère d’évaluation secondaire a été testée en utilisant une méthode d’analyse hiérarchique. Comme le critère rénal composé, qui précédait la mortalité toutes causes confondues dans la séquence d’analyse, n’était pas statistiquement significatif, la mortalité toutes causes confondues n’a pas été incluse dans les analyses de confirmation.
Figure 7. Effets du traitement chez l’ensemble des patients, les patients atteints de diabète de type 2 et les patients non diabétiques.
Les bienfaits thérapeutiques de la dapagliflozine par rapport au placebo sur les événements du critère d’évaluation principal ont aussi été observés dans d’autres sous-groupes importants (Figure 8).
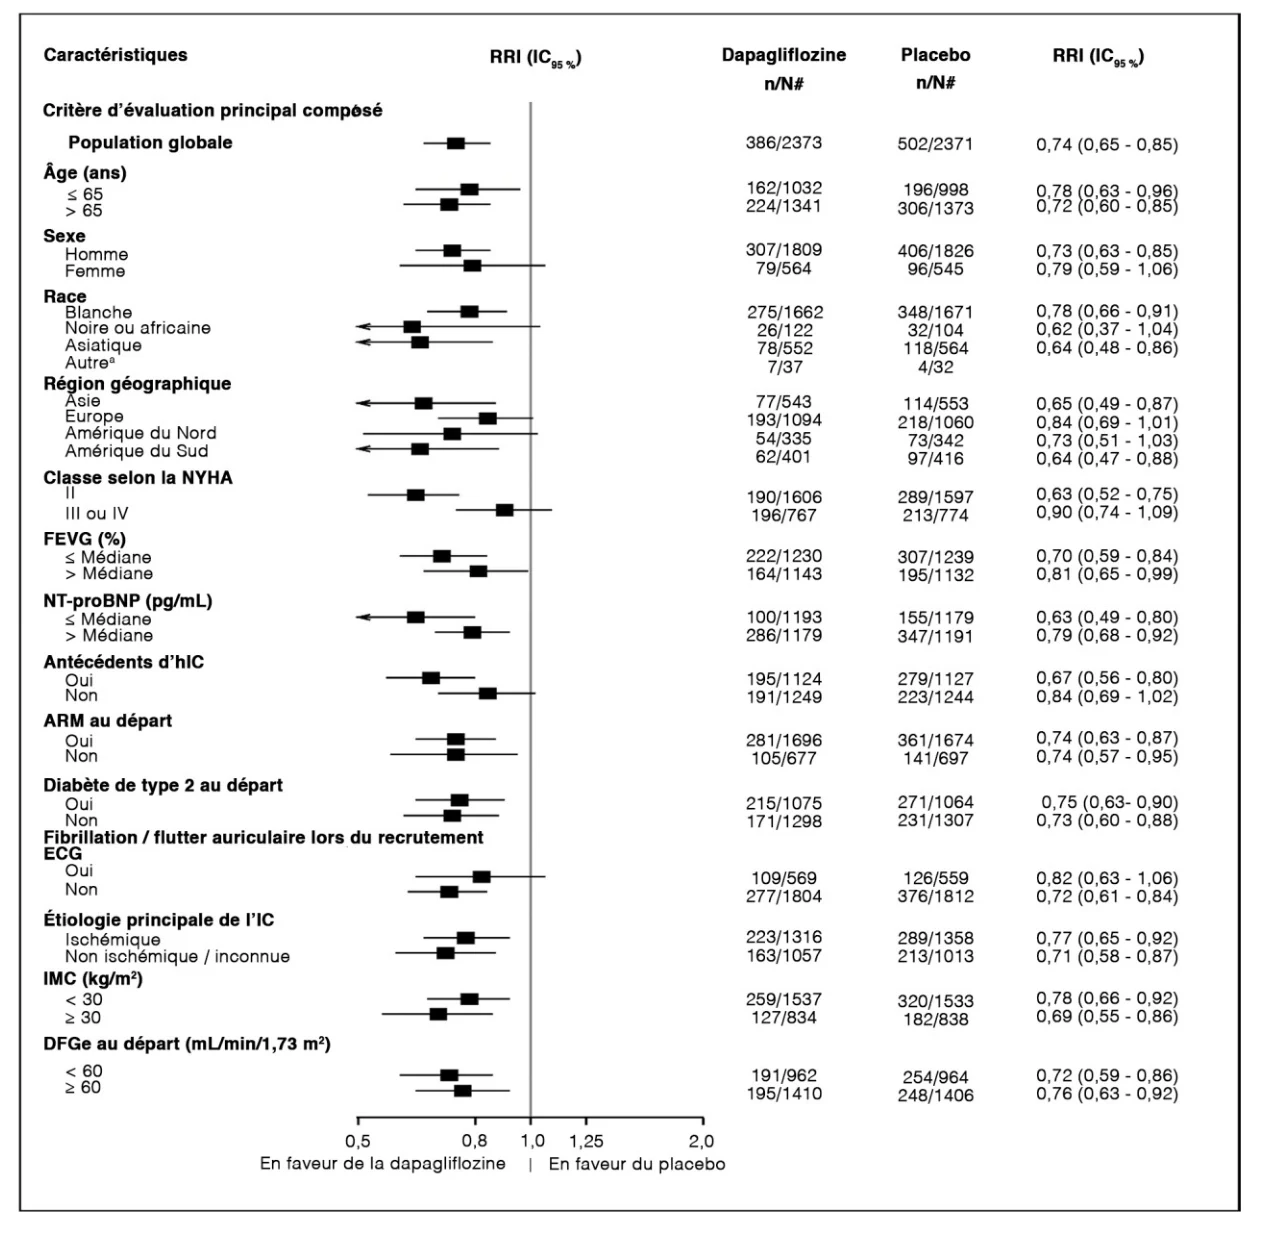
a Les estimations du rapport des risques instantanés ne sont pas présentées pour les sous-groupes dans lesquels moins de 15 événements se sont produits chez l’ensemble des patients des deux groupes.
n/N# Nombre de sujets ayant subi un événement/nombre de sujets dans le sous-groupe.
NT-proBNP = fragment N-terminal du propeptide natriurétique de type B ; hIC = hospitalisation pour insuffisance cardiaque. ARM = antagoniste des récepteurs muscariniques ; NYHA = New York Heart Association ;
FEVG = fraction d’éjection ventriculaire gauche ; ECG = électrocardiographie ; IMC = indice de masse corporelle ;
DFGe = débit de filtration glomérulaire estimé ; RRI = rapport des risques instantanés ; IC= intervalle de confiance.
a Les estimations du rapport des risques instantanés ne sont pas présentées pour les sous-groupes dans lesquels moins de 15 événements se sont produits chez l’ensemble des patients des deux groupes.
n/N# Nombre de sujets ayant subi un événement/nombre de sujets dans le sous-groupe.
NT-proBNP = fragment N-terminal du propeptide natriurétique de type B. hIC = hospitalisation pour insuffisance cardiaque.
Figure 8. Effets du traitement sur le critère d’évaluation principal composé par sous-groupes.
Résultats rapportés par les patients – Symptômes d’insuffisance cardiaque
L’effet du traitement par la dapagliflozine sur les symptômes d’insuffisance cardiaque a été évalué au moyen du score total des symptômes au Kansas City Cardiomyopathy Questionnaire (STS-KCCQ), qui permet de quantifier la fréquence et l’intensité des symptômes d’insuffisance cardiaque, notamment la fatigue, l’œdème périphérique, la dyspnée et l’orthopnée. Les scores vont de 0 à 100, les plus élevés reflétant un meilleur état de santé.
Le traitement par la dapagliflozine a procuré des bienfaits statistiquement significatifs et cliniquement pertinents comparativement au placebo en ce qui a trait aux symptômes d’insuffisance cardiaque comme en témoigne la variation entre le début et le 8e mois du STS-KCCQ (rapport de supériorité [win ratio] : 1,18 [IC à 95 % : 1,11 à 1,26] ; p < 0,0001). La fréquence et l’intensité des symptômes ont tous les deux contribué aux résultats. Des bienfaits ont été observés à la fois dans l’atténuation des symptômes d’insuffisance cardiaque et dans la prévention de l’aggravation de ces symptômes.
Dans les analyses des patients ayant répondu au traitement, la proportion de ceux qui ont connu une amélioration cliniquement importante du STS-KCCQ entre le début et le 8e mois, définie comme une différence de 5 points ou plus, a été plus élevée dans le groupe dapagliflozine que dans le groupe placebo (risque relatif approché [RRA] : 1,15 ; IC à 95 % : 1,08 à 1,23). La proportion de patients qui ont connu une aggravation cliniquement importante, définie comme une différence de 5 points ou plus, a été moins élevée dans le groupe dapagliflozine que dans le groupe placebo (RRA : 0,84 ; IC à 95 % : 0,78 à 0,90). Les bienfaits observés avec la dapagliflozine se sont maintenus lorsqu’étaient utilisés des seuils plus prudents exigeant une variation cliniquement importante d’une plus grande ampleur, soit une augmentation de 10 points (RRA : 1,15 ; IC à 95 % : 1,08 à 1,22), une augmentation de 15 points (RRA : 1,14 ; IC à 95 % : 1,07 à 1,22), ou une diminution de 10 points (RRA : 0,85 ; IC à 95 % : 0,79 à 0,92).
DELIVER (Étude 10)
L’étude DELIVER (Dapagliflozin Evaluation to Improve the LIVEs of Patients with PReserved Ejection Fraction Heart Failure) était une étude internationale multicentrique à répartition aléatoire et à double insu contrôlée par placebo, menée chez des patients de ≥ 40 ans atteints d’insuffisance cardiaque (classe II-IV de la NYHA) et présentant une FEVG > 40 % ainsi que des signes de cardiopathie structurale, afin de comparer l’effet de la dapagliflozine administrée à raison de 10 mg une fois par jour avec celui d’un placebo comme traitement d’appoint au traitement de référence sur l’incidence du critère d’évaluation composé du décès d’origine CV, de l’hospitalisation en raison d’insuffisance cardiaque et de la consultation urgente liée à l’insuffisance cardiaque. Les patients ayant des antécédents connus de cardiomyopathie infiltrative (p. ex. amyloïdose) ont été exclus de l’étude. Les patients inclus dans l’étude DELIVER présentaient un taux de NT-proBNP ≥ 300 pg/mL (ou un taux de NT-proBNP ≥ 600 pg/mL chez les patients ayant une fibrillation/flutter auriculaire continu).
Parmi les 6263 patients répartis aléatoirement, 3131 ont reçu de la dapagliflozine à raison de 10 mg, et 3132 un placebo ; ces patients ont ensuite été suivis pendant une période médiane de 28 mois. L’étude comprenait 654 patients (10 %) atteints d’insuffisance cardiaque subaiguë (définie lors de la répartition aléatoire durant l’hospitalisation en raison d’insuffisance cardiaque ou dans les 30 jours suivant le congé de l’hôpital), lesquels ne devaient plus recevoir de traitement intraveineux pour insuffisance cardiaque pendant au moins 12 heures avant leur enrôlement dans l’étude, et pendant 24 heures avant la répartition aléatoire. L’âge moyen des patients de l’effectif était de 72 ans ; 56 % étaient de sexe masculin, 71 % de race blanche, 3 % de race noire ou afro-américaine et 20 % d’origine asiatique.
Au départ, 75 % des patients présentaient une insuffisance cardiaque de classe II de la NYHA, 24 % une insuffisance de classe III et 0,3 % une insuffisance de classe IV. La FEVG médiane était de 54 % ; 34 % des patients avaient une FEVG ≤ 49 %, 36 % avaient une FEVG de 50 % à 59 % et 30 % avaient une FEVG ≥ 60 %. Dans chaque groupe de traitement, 45 % des patients avaient des antécédents de diabète de type 2. Le traitement déjà reçu au départ comprenait des IECA/ARA/IRAN (77 %), des bêtabloquants (83 %), des diurétiques (98 %) et des ARM (43 %).
Les patients ayant un DFGe ≥ 25 mL/min/1,73 m2 au moment de l’enrôlement ont été inclus dans l’étude. Le DFGe était < 60 mL/min/1,73 m2 chez 49 % des patients, < 45 mL/min/1,73 m2 chez 23 % et < 30 mL/min/1,73 m2 chez 30 %, pour une moyenne de < 61 mL/min/1,73 m2.
La dapagliflozine s’est révélée supérieure au placebo dans la réduction de l’incidence du critère d’évaluation principal composé du décès d’origine cardiovasculaire, de l’hospitalisation en raison d’insuffisance cardiaque ou de la consultation urgente liée à une insuffisance cardiaque (RRI : 0,82 [IC95 % : 0,73 – 0,92] ; p = 0,0008). Le nombre de patients à traiter selon la durée de l’étude (suivi médian de 28 mois) était de 32 (IC95 % : 20 – 82). La courbe des événements survenus sous dapagliflozine a rapidement divergé de celle des événements survenus sous placebo, et l’écart s’est maintenu tout au long de l’étude (Figure 9).
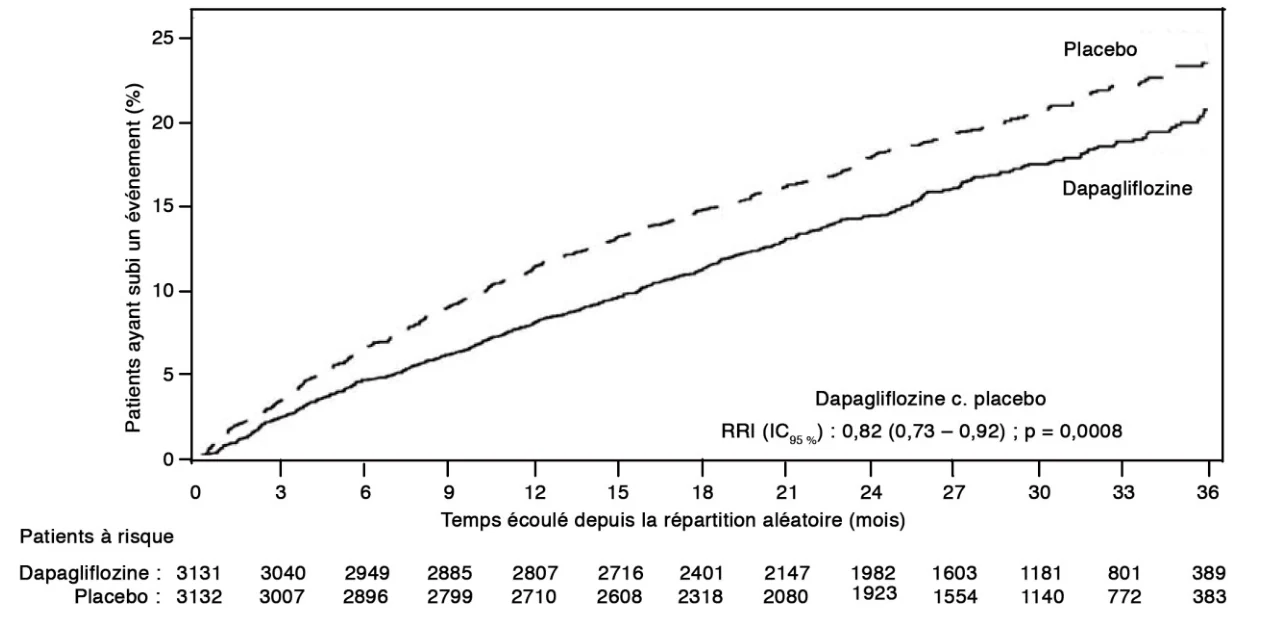
La consultation urgente liée à l’insuffisance cardiaque était définie comme étant une évaluation urgente et imprévue par un médecin, p. ex. dans un service des urgences, qui a nécessité un traitement (autre qu’une simple augmentation de la dose de diurétiques oraux) en raison de l’aggravation de l’insuffisance cardiaque. Le terme « Patients à risque » désigne le nombre de patients à risque au début de la période.
Figure 9. Temps écoulé avant la première occurrence du critère composé du décès d’origine cardiovasculaire, de l’hospitalisation en raison d’insuffisance cardiaque ou de la consultation urgente liée à l’insuffisance cardiaque.
Chacun des trois composants du critère d’évaluation principal a contribué à l’effet du traitement (Figure 10).
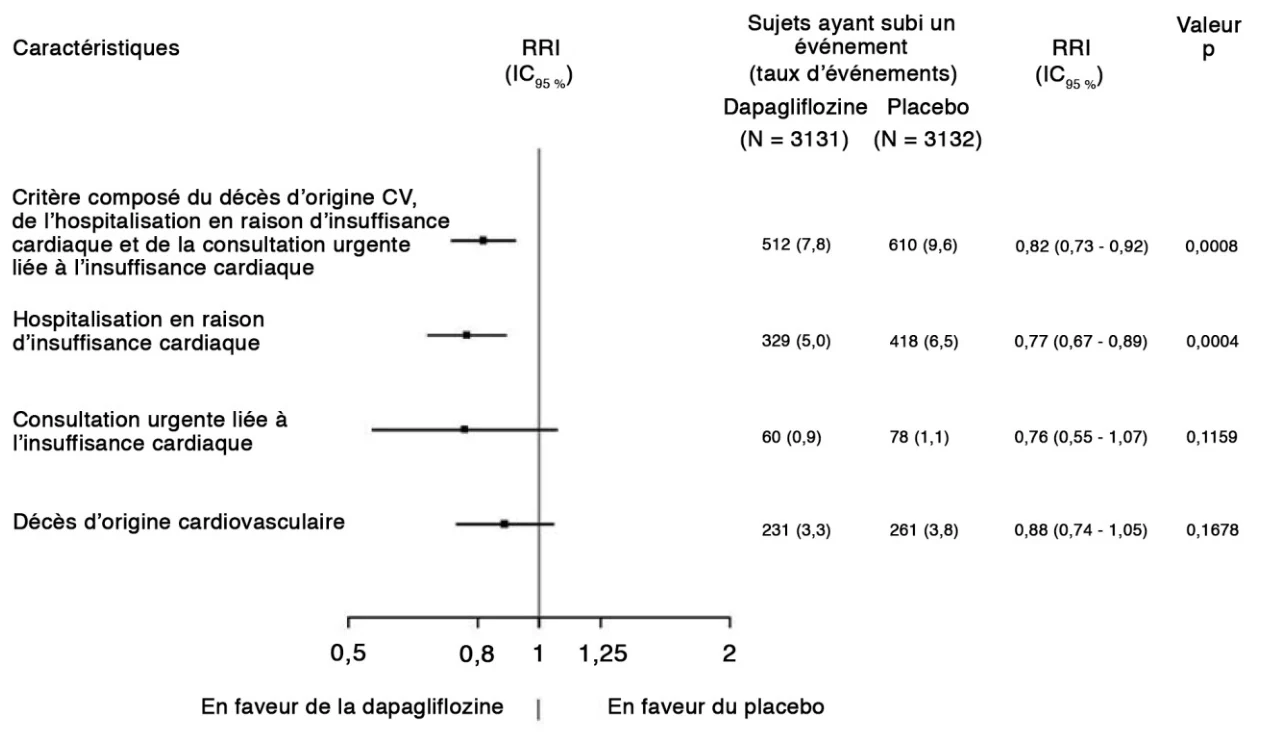
La consultation urgente liée à l’insuffisance cardiaque était définie comme étant une évaluation urgente et imprévue par un médecin, p. ex. dans un service des urgences, qui a nécessité un traitement (autre qu’une simple augmentation de la dose de diurétiques oraux) en raison de l’aggravation de l’insuffisance cardiaque.
Le composant « décès d’origine CV » du critère d’évaluation principal ne comprenait pas le décès de cause indéterminée.
Le nombre de premiers événements liés aux composants individuels est le nombre réel de premiers événements de chaque composant et ne correspond pas au nombre total d’événements du critère d’évaluation composé.
Les taux d’événements sont présentés comme étant le nombre de sujets ayant subi un événement par 100 années-patients de suivi. Les valeurs p des composants individuels sont nominales. Le décès d’origine cardiovasculaire, présenté ici comme un composant du critère d’évaluation principal, a également été analysé dans le plan de contrôle de l’erreur de type 1 comme critère d’évaluation secondaire.
Figure 10. Effets du traitement sur les événements du critère d’évaluation principal composé et sur chacun de ses composants.
La dapagliflozine s’est révélée supérieure au placebo dans la réduction du nombre total d’événements liés à une insuffisance cardiaque (première hospitalisation et hospitalisation récurrente en raison d’insuffisance cardiaque ou consultations urgentes liées à une insuffisance cardiaque) et de décès d’origine cardiovasculaire ; 815 événements ont été signalés dans le groupe sous dapagliflozine contre 1057 dans le groupe sous placebo (rapport des taux : 0,77 [IC95 % : 0,67 – 0,89] ; p = 0,0003).
Les bienfaits supérieurs du traitement par la dapagliflozine – par rapport au placebo – en lien avec le critère d’évaluation principal ont été observés dans tous les sous-groupes de patients, soit ceux ayant une FEVG ≤ 49 %, de 50 % à 59 % et ≥ 60 %. Les effets étaient également constants dans tous les autres sous-groupes importants (Figure 11).
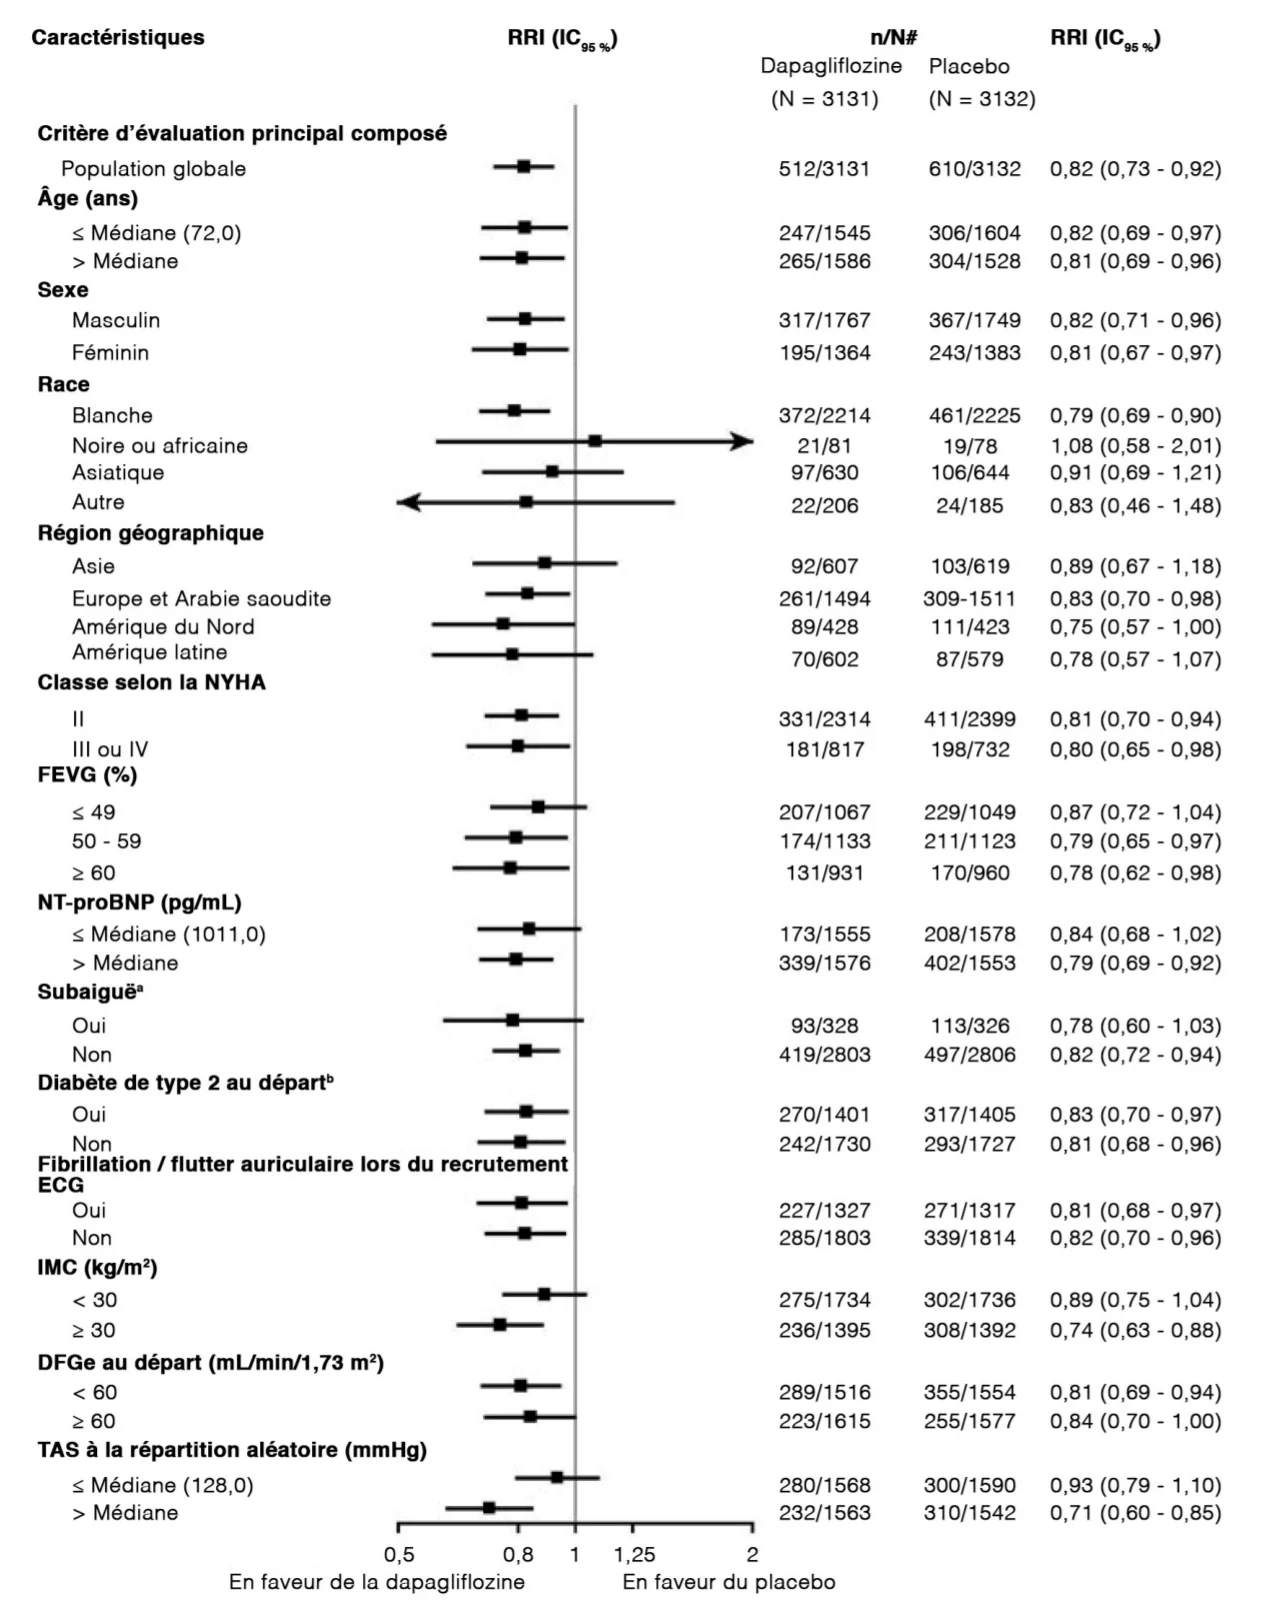
a Définie lors de la répartition aléatoire durant l’hospitalisation en raison d’insuffisance cardiaque ou dans les 30 jours suivant le congé de l’hôpital
b Défini en fonction des antécédents de diabète de type 2. Cette analyse n’inclut pas le diabète de type 2 comme facteur de stratification.
n/N# : Nombre de sujets ayant subi un événement/nombre de sujets dans le sous-groupe.
Figure 11. Effets du traitement en lien avec le critère d’évaluation principal composé pour chacun des sous-groupes.
Résultats rapportés par les patients – Symptômes d’insuffisance cardiaque
Comme en témoigne la variation du STS-KCCQ (rapport de supériorité [win ratio] : 1,11 [IC95 % : 1,03 – 1,21] ; p = 0,0086) entre le début de l’étude et le 8e mois, le traitement par la dapagliflozine a procuré un bienfait statistiquement significatif par rapport au placebo en ce qui a trait aux symptômes d’insuffisance cardiaque. La fréquence et l’intensité des symptômes ont toutes deux contribué aux résultats.
L’analyse des répondeurs montre que les patients sous dapagliflozine ayant accusé une aggravation cliniquement importante — définie comme étant de 5 points ou plus — ont été moins nombreux que les patients sous placebo (rapport de cotes [RC] : 0,78 ; IC95 % : 0,64 – 0,95). Le bienfait observé avec la dapagliflozine s’est maintenu lorsqu’un seuil plus prudent de 14 points ou plus a été utilisé pour définir une aggravation (RC : 0,70 ; IC95 % : 0,55 – 0,88). La proportion de patients ayant obtenu une amélioration cliniquement importante du STS-KCCQ entre le début de l’étude et le 8e mois ne différait pas entre les groupes de traitement.
Insuffisance cardiaque dans les études DAPA-HF et DELIVER
Dans une analyse des données groupées des études DAPA-HF et DELIVER, l’effet du traitement par la dapagliflozine en lien avec le critère d’évaluation composé du décès d’origine cardiovasculaire, de l’hospitalisation pour insuffisance cardiaque ou de la consultation urgente liée à une insuffisance cardiaque a été constant dans toute la gamme des valeurs de FEVG (Figure 12).
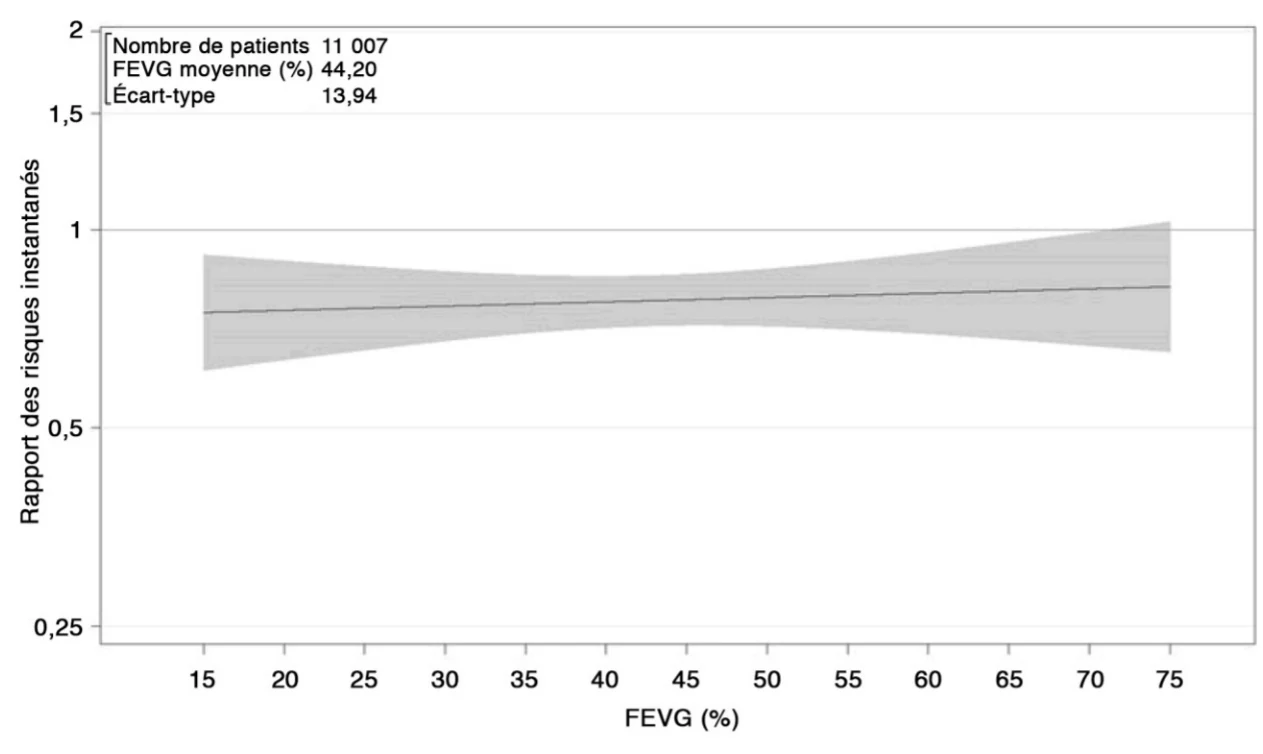
Sont utilisées les définitions des critères d’évaluation principaux de chaque étude. Dans l’étude DAPA-HF, le critère d’évaluation principal comprenait le décès de cause indéterminée. Dans l’étude DELIVER, le critère d’évaluation principal ne comprenait pas le décès de cause indéterminée. La figure présente les données pour des valeurs de FEVG comprises entre 15 % et 75 %. Au départ, 0,5 % des patients avaient une FEVG < 15 % et 0,7 % avaient une FEVG > 75 %.
Figure 12. Effet du traitement en lien avec le critère d’évaluation principal composé (décès d’origine cardiovasculaire, hospitalisation pour insuffisance cardiaque ou consultation urgente liée à l’insuffisance cardiaque) en fonction de la FEVG au début de l’étude.
Dans une analyse préétablie des données groupées provenant des sujets et tirées des études DAPA-HF et DELIVER, la dapagliflozine a, par comparaison avec le placebo, réduit le risque de décès d’origine cardiovasculaire (RRI : 0,85 [IC95 % : 0,75 – 0,96], p = 0,0115). Les deux études ont contribué à cet effet.
Essai clinique chez des patients atteints de néphropathie chronique
DAPA-CKD (Étude 11)
Entreprise afin de comparer l’effet de la dapagliflozine avec celui d’un placebo lorsque ces derniers sont ajoutés au traitement de fond de référence, l’étude DAPA-CKD (Study to Evaluate the Effect of Dapagliflozin on Renal Outcomes and Cardiovascular Mortality in Patients with Chronic Kidney Disease) était une étude internationale, multicentrique, à répartition aléatoire et à double insu contrôlée par placebo, menée chez des patients atteints de néphropathie chronique ayant un DFGe allant de ≥ 25 à ≤ 75 mL/min/1,73 m2 et une albuminurie (rapport albumine/créatinine urinaire [RACU]) allant de ≥ 22,6 à ≤ 565 mg/mmol. Les patients atteints de polykystose rénale, de néphrite lupique ou de vascularite à anticorps anticytoplasme des neutrophiles (ANCA) ont été exclus de l’étude. Les patients qui avaient reçu un traitement immunosuppresseur contre leur néphropathie primitive ou secondaire dans les 6 mois précédant l’enrôlement dans l’étude ont également été exclus de l’étude. L’objectif principal de l’étude était de comparer l’effet de la dapagliflozine avec celui d’un placebo dans la réduction de la fréquence des événements du critère d’évaluation composé, constitué de la diminution soutenue du DFGe de
≥ 50 %, de l’aggravation vers la néphropathie terminale (définie comme un DFGe constamment < 15 mL/min/1,73 m2, un traitement de dialyse chronique ou une transplantation rénale) et du décès d’origine CV ou rénale.
Au total, 4304 patients ont été répartis aléatoirement, les uns (N = 2152) devant recevoir la dapagliflozine à raison de 10 mg, les autres (N = 2152), un placebo, une fois par jour. Les patients ont été suivis pendant une période médiane de 28,5 mois. Le traitement se poursuivait si le DFGe chutait en deçà de 25 mL/min/1,73 m2 au cours de l’étude et pouvait se poursuivre dans les cas où une dialyse était nécessaire.
L’âge moyen des patients était de 61,8 ans ; 66,9 % des patients étaient de sexe masculin, 53,2 %, de race blanche, 4,4 %, de race noire ou afro-américaine et 34,1 %, d’origine asiatique.
Au départ, le DFGe moyen était de 43,1 mL/min/1,73 m2 et le RACU médian, de 107,3 mg/mmol ; 10,5 % des patients avaient un DFGe ≥ 60 mL/min/1,73 m2, 30,9 %, un DFGe de 45 à < 60 mL/min/1,73 m2, 44,1 %, un DFGe de 30 à < 45 mL/min/1,73 m2 et 14,5 %, un DFGe < 30 mL/min/1,73 m2. Dans cet effectif, 67,5 % des patients étaient atteints de diabète de type 2. Les causes les plus fréquentes de néphropathie chronique étaient la néphropathie diabétique (58,3 %), la néphropathie ischémique/hypertensive (16,0 %) et la glomérulonéphrite chronique (16,1 % ; néphropathie à IgA : 6,3 % ; glomérulosclérose segmentaire focale : 2,7 %). La tension artérielle systolique moyenne était de 137,1 mmHg. Globalement, 37,4 % des patients avaient des antécédents de maladie cardiovasculaire et 10,9 %, des antécédents d’insuffisance cardiaque. Au total, 97,0 % des patients étaient traités par un inhibiteur de l’ECA ou un ARA.
La dapagliflozine s’est révélée supérieure au placebo dans la réduction de la fréquence des événements du critère d’évaluation principal composé de la diminution soutenue du DFGe de ≥ 50 %, de l’aggravation vers la néphropathie terminale et du décès d’origine CV ou rénale (RRI : 0,61 [IC95 % : 0,51 – 0,72] ; p = 0,0001). Le graphique de Kaplan-Meier montre que les courbes des événements survenus sous dapagliflozine et sous placebo ont commencé à se séparer après 4 mois et ont continué à diverger pendant le reste de l’étude (Figure 13).
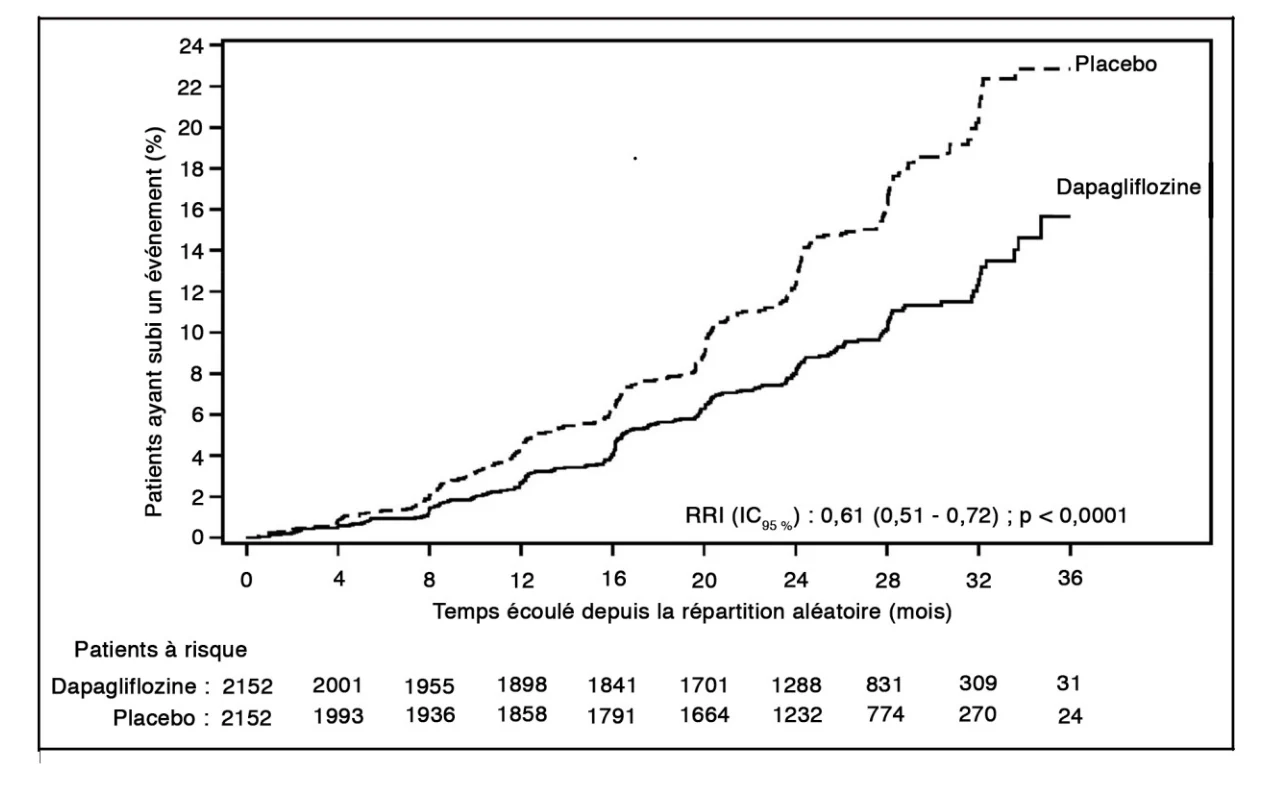
Le terme « Patients à risque » désigne le nombre de patients à risque au début de la période. 1 mois correspond à une période de 30 jours. La valeur p est celle d’un test bilatéral. Le RRI et la valeur p ont été obtenus à l’aide du modèle à risques proportionnels de Cox.
Figure 13. Temps écoulé avant la survenue d’un premier événement du critère d’évaluation principal composé de la diminution soutenue du DFGe de ≥ 50 %, de la néphropathie terminale et du décès d’origine CV ou rénale.
La dapagliflozine a également réduit la fréquence des événements du critère d’évaluation composé de la diminution soutenue du DFGe de ≥ 50 %, de la néphropathie terminale ou du décès d’origine rénale (RRI : 0,56 [IC95 % : 0,45 – 0,68] ; p < 0,0001), la fréquence du critère d’évaluation composé du décès d’origine CV ou de l’hospitalisation en raison d’insuffisance cardiaque (RRI : 0,71 [IC95 % : 0,55 – 0,92] ; p = 0,0089) et enfin la fréquence de la mortalité toutes causes confondues (RRI : 0,69 [IC95 % : 0,53 – 0,88] ; p = 0,0035).
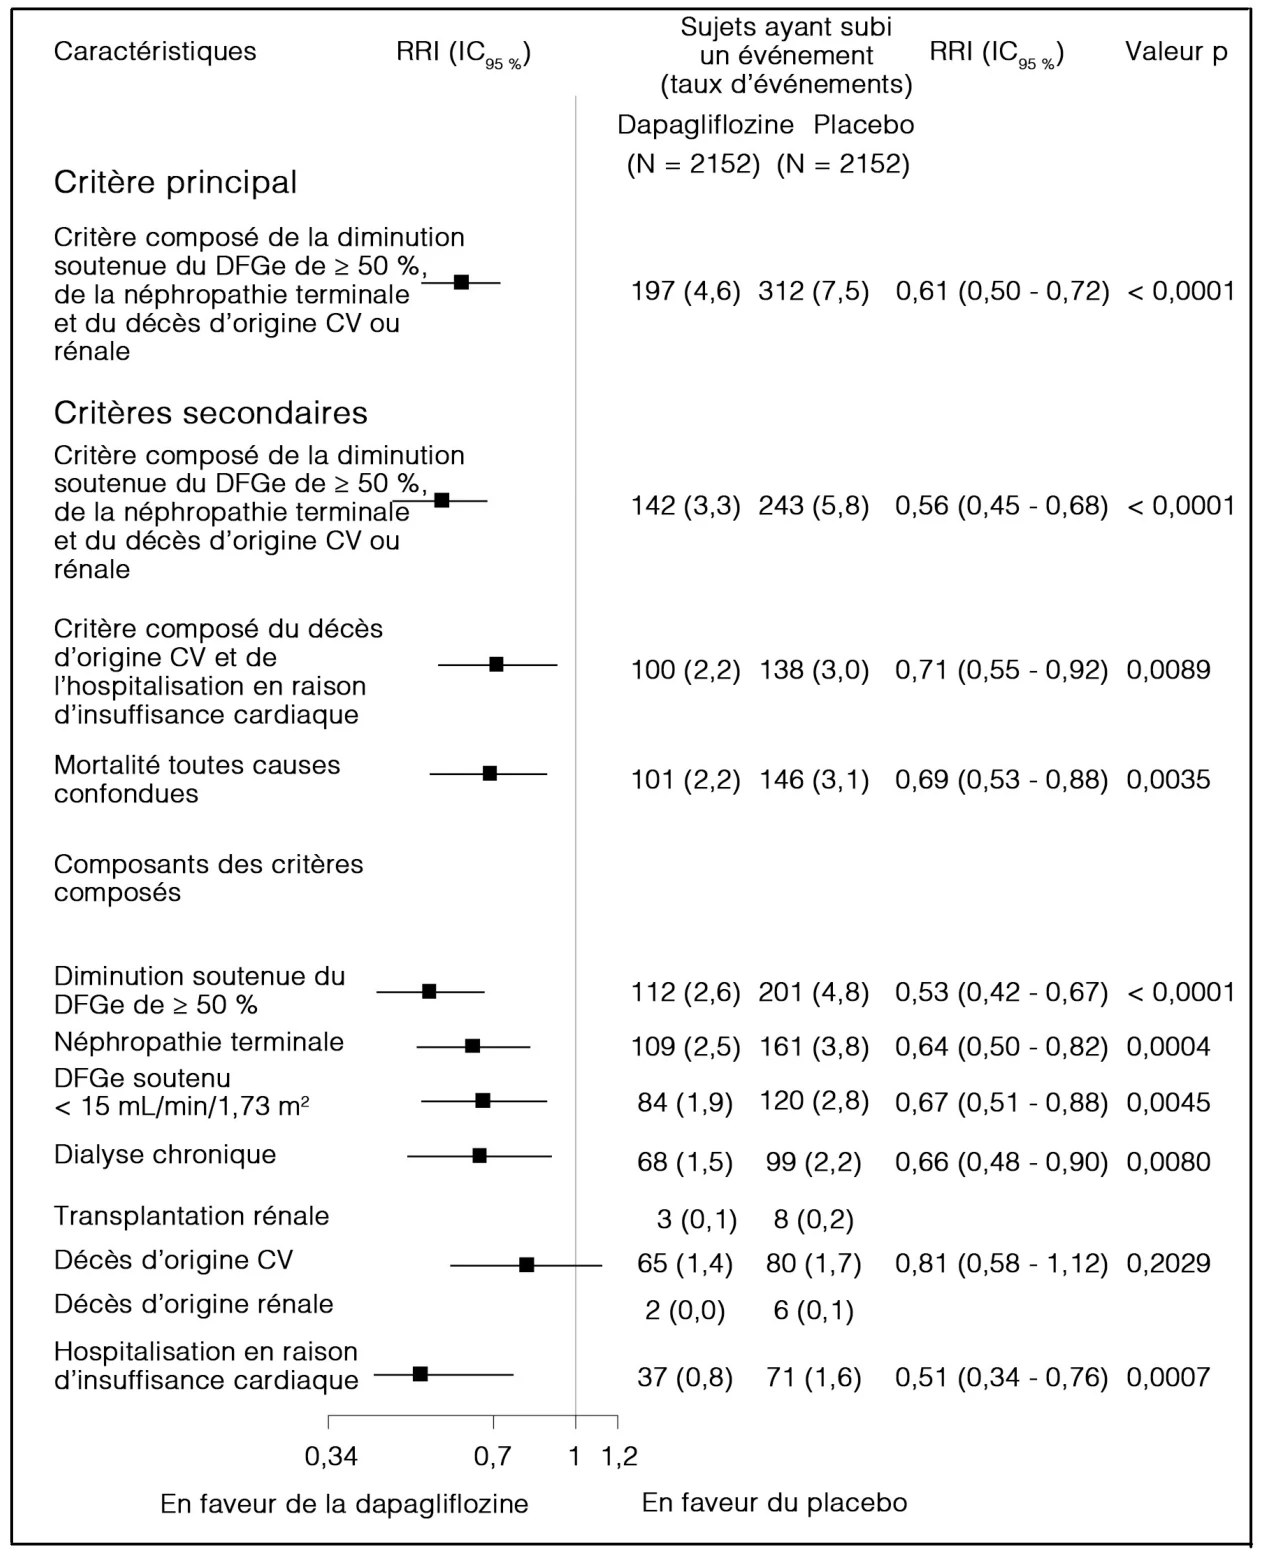
Le nombre de premiers événements relativement aux composants individuels est le nombre réel de premiers événements de chaque composant et ne correspond pas au nombre total d’événements du critère d’évaluation composé.
Les taux d’événements sont présentés comme le nombre de sujets ayant subi un événement par 100 années-patients de suivi.
Le RRI, l’IC et les valeurs p ont été calculés au moyen d’un modèle à risques proportionnels de Cox dans lequel le groupe de traitement a été utilisé comme facteur, stratifié par répartition aléatoire en fonction de la présence ou non de diabète de type 2 et du RACU, avec ajustement pour tenir compte du DFGe initial.
Les valeurs p pour les composantes des critères composés sont nominales.
Figure 14. Effets du traitement sur les événements des critères d’évaluation principal et secondaires composés et sur chacun de leurs composants individuels.
Chez les patients atteints de néphropathie chronique, l’effet du traitement par la dapagliflozine chez ceux qui souffraient de diabète de type 2 était comparable à celui observé chez ceux qui n’en souffraient pas (Figure 15).
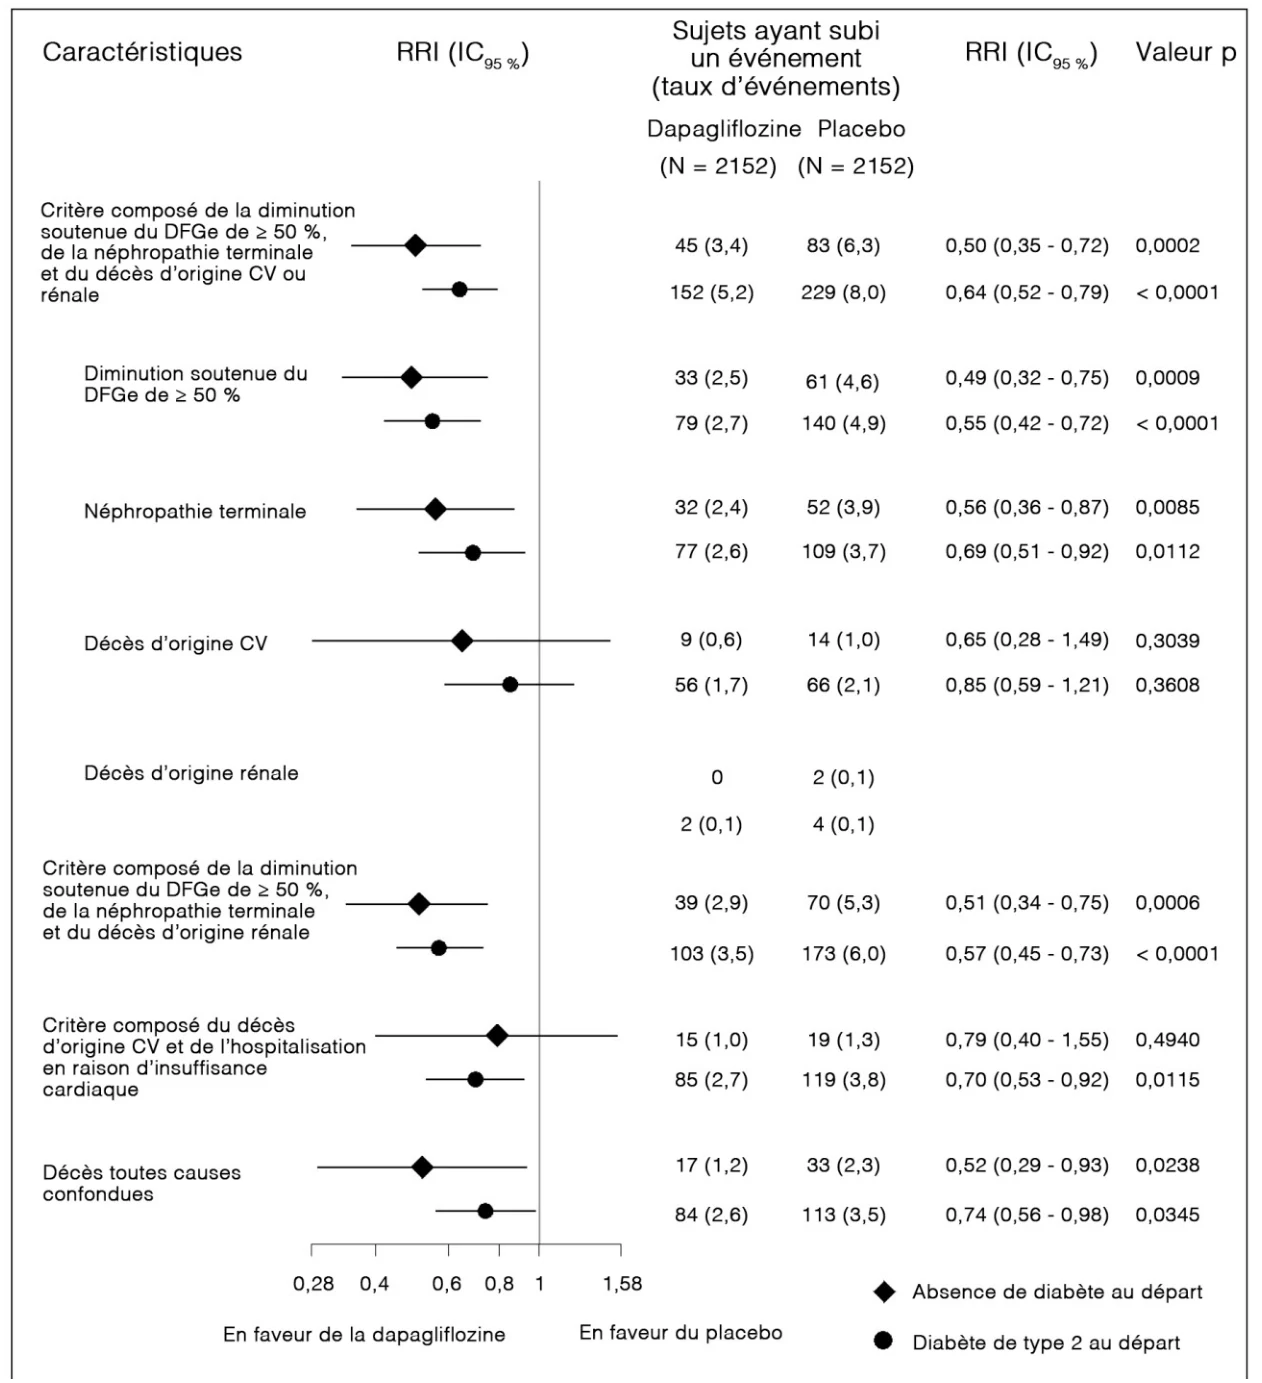
Le nombre de premiers événements relativement aux composants individuels est le nombre réel de premiers événements de chaque composant et ne correspond pas au nombre total d’événements du critère d’évaluation composé.
Le rapport des risques instantanés n’est pas présenté pour les sous-groupes dans lesquels moins de 15 événements se sont produits dans l’ensemble des deux groupes.
Les taux d’événements sont présentés comme le nombre de sujets ayant subi un événement par 100 années-patients de suivi.
Les valeurs p sont nominales.
Figure 15. Effets du traitement chez les patients atteints de néphropathie chronique souffrant ou non de diabète de type 2.
Les mêmes bienfaits supérieurs du traitement par la dapagliflozine – par rapport au placebo – en lien avec le critère d’évaluation principal ont été observés dans les autres sous-groupes clés, y compris les sous-groupes formés selon le DGFe et le RACU initiaux, l’âge, le sexe et la région (Figure 16).
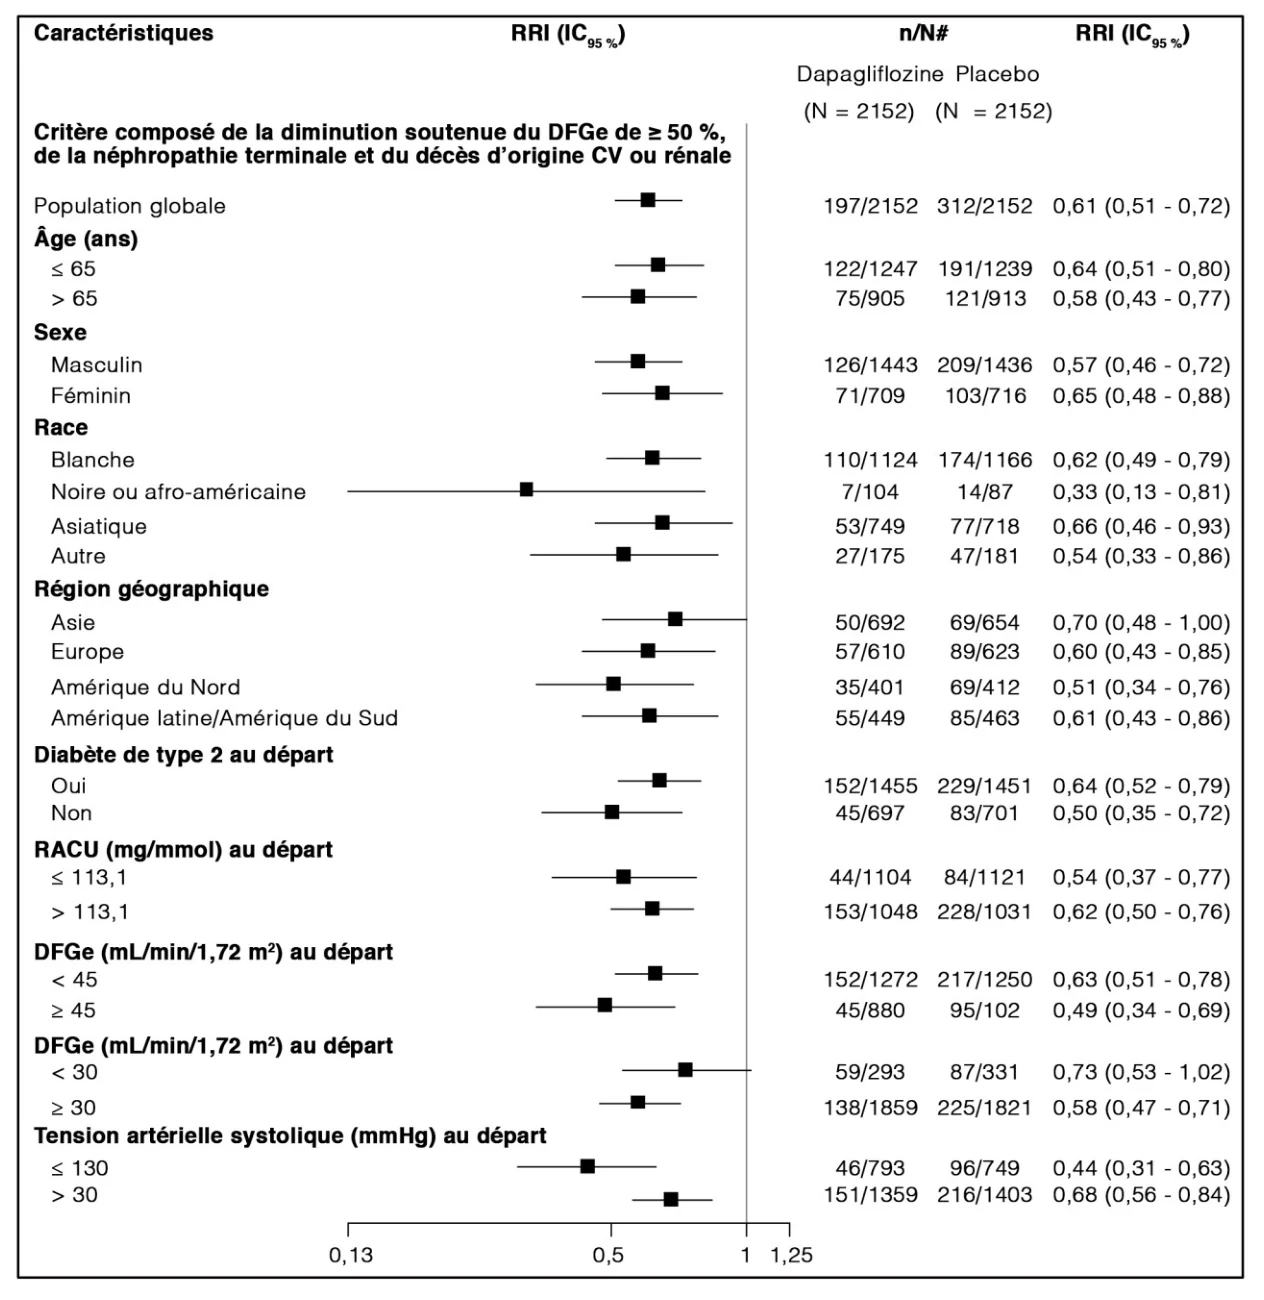
n/N# : Nombre de sujets ayant subi un événement/nombre de sujets dans le sous-groupe.
Figure 16. Effets du traitement en lien avec le critère d’évaluation principal composé pour chacun des sous-groupes.
14.3 Études de biodisponibilité comparatives
On a mené une étude de bioéquivalence à double insu, avec répartition aléatoire, à dose unique et avec double permutation visant à comparer les comprimés Teva-Dapagliflozin de 10 mg (Teva Canada Limitée) et les comprimés Forxiga® (AstraZeneca AB, Suède) auprès de 32 hommes d’âge adulte, en bonne santé et à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues dans l’analyse statistique.
TABLEAU RÉSUMANT LES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Dapagliflozine (1 × 10 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 841,00 865,13 (23,60) | 877,08 904,88 (24,39) | 95,9 | 93,7 - 98,1 |
ASCI (ng•h/mL) | 881,28 906,00 (23,06) | 919,27 947,77 (24,01) | 95,9 | 93,9 - 97,9 |
Cmax (ng/mL) | 152,37 156,72 (25,66) | 160,93 168,16 (34,77) | 94,7 | 87,2 - 102,9 |
tmax3 (h) | 1,50 (0,50-2,25) | 1,13 (0,50-2,28) | ||
t½4 (h) | 7,06 (29,94) | 6,97 (28,61) | ||
1 Comprimés Teva-Dapagliflozin (dapagliflozine) de 10 mg (Teva Canada Limitée).
2 Comprimés Forxiga® (dapagliflozine sous forme de dapagliflozine propanediol) de 10 mg, (AstraZeneca AB, Suède).
3 Exprimé sous forme de médiane (min.-max).
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
15 MICROBIOLOGIE
Aucune donnée microbiologique n’est requise pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë et toxicité de doses répétées
La dapagliflozine s’est révélée d’une faible toxicité aiguë. Les doses létales minimales de dapagliflozine après l’administration orale d’une dose unique étaient de 750 mg/kg chez le rat et de 3000 mg/kg chez la souris.
La dapagliflozine a été bien tolérée lorsqu’elle a été administrée par voie orale à des rats pendant une période allant jusqu’à six mois à des doses ≤ 25 mg/kg/jour (jusqu’à 340 fois l’exposition humaine [ASC] à la dose maximale recommandée chez les humains [DMRH] de 10 mg/jour, entraînant une ASC de 0,465 μg.h/mL), et à des chiens pendant une période allant jusqu’à 12 mois à des doses ≤ 120 mg/kg/jour (jusqu’à 3300 fois l’exposition à la DMRH). Chez le rat, des lésions rénales (principalement dilatation des tubules corticaux, dilatation des tubules médullaires, dégénérescence, nécrose, minéralisation et hyperplasie réactive et exacerbation de la néphropathie évolutive chronique), une formation accrue d’os trabéculaire et une minéralisation des tissus (associée à l’augmentation de la calcémie) ont été observées à de fortes expositions (≥ 2100 fois la DMRH). Malgré une exposition ≥ 3200 fois l’exposition humaine à la
DMRH, aucune toxicité limitant la dose ni effet toxique sur les organes cibles n’ont été mis en évidence dans l’étude de 12 mois chez le chien.
Carcinogénicité
La dapagliflozine n’a pas provoqué l’apparition de tumeurs chez la souris ou le rat à l’une ou l’autre des doses évaluées dans des études de cancérogénicité de 2 ans. Chez la souris, les doses orales étaient de 5, 15 et 40 mg/kg/jour chez les mâles et de 2, 10 et 20 mg/kg/jour chez les femelles, et chez le rat, elles étaient de 0,5, 2 et 10 mg/kg/jour chez les mâles et les femelles. Les plus fortes doses étudiées chez les souris étaient équivalentes à des multiples d’exposition mesurée par l’ASC d’environ 72 fois (mâles) et 105 fois (femelles) l’ASC chez l’humain à la DMRH. Chez les rats, l’exposition (ASC) correspondait à environ 131 fois (mâles) et 186 fois (femelles) l’ASC chez l’humain à la DMRH. Dans une étude sur l’initiation et la promotion de tumeurs de la vessie d’une durée de 6 mois réalisée chez des rats traités par la dapagliflozine (7 fois la DMRH), les résultats ont montré que la dapagliflozine n’entre en jeu ni dans la promotion ni dans la progression du cancer de la vessie.
Génotoxicité
La dapagliflozine a donné des résultats négatifs dans le test de mutagénicité d’Ames et des résultats positifs dans des tests de clastogénicité in vitro, mais seulement après activation par la fraction S9 et à des concentrations ≥ 100 μg/mL. La dapagliflozine s’est révélée non clastogène in vivo dans une série d’études évaluant la formation de micronoyaux ou la réparation de l’ADN chez des rats à des multiples d’exposition > 2100 fois l’exposition humaine à la DMRH. Ces études, ainsi que le fait qu’aucune tumeur n’a été observée dans les études sur le pouvoir cancérogène chez le rat et la souris, appuient la conclusion que la dapagliflozine ne présente pas de risque de génotoxicité chez les humains.
Toxicologie relative à la reproduction et au développement
Dans une étude sur la fertilité et le développement embryonnaire précoce chez le rat, la dapagliflozine n’a eu aucun effet sur l’accouplement, la fertilité ou le développement embryonnaire précoce chez les mâles ou les femelles traités aux multiples d’exposition allant jusqu’à 1708 fois et 998 fois la DMRH chez les mâles et les femelles, respectivement.
Dans une étude du développement prénatal et postnatal, des rates ont été traitées du 6e jour de gestation au 21e jour de lactation avec 1, 15 ou 75 mg/kg/jour et les petits ont été indirectement exposés au médicament in utero et tout au long de la lactation. Une fréquence ou une gravité accrue de la dilatation du bassinet rénal ont été observées chez la progéniture adulte de mères traitées, à la dose de 75 mg/kg/jour (exposition à la dapagliflozine des mères et des petits correspondant respectivement à 1415 fois et 137 fois les valeurs chez les humains à la DMRH).
Une diminution liée à la dose du poids des petits a été observée aux doses ≥ 15 mg/kg/jour (exposition des petits correspondant à au moins 29 fois les valeurs chez les humains à la DMRH). La toxicité maternelle n’était évidente qu’à 75 mg/kg/jour et se limitait à une baisse transitoire du poids corporel et de l’alimentation au début de l’administration. La dose sans effet nocif observable (DSNEO) sur le développement était de 1 mg/kg/jour (exposition maternelle correspondant à 19 fois la valeur chez les humains à la DMRH).
Dans des études sur le développement embryofœtal chez le rat et le lapin, la dapagliflozine a été administrée pendant des intervalles coïncidant avec les principales périodes de l’organogenèse chez chaque espèce. Aucune toxicité maternelle ou développementale n’a été observée chez le lapin jusqu’à la dose la plus forte de 180 mg/kg/jour (184 fois la DMRH). Chez le rat, la dapagliflozine n’a pas été tératogène à des doses allant jusqu’à 75 mg/kg/jour (1441 fois la DMRH). Les doses ≥ 150 mg/kg/jour (≥ 2344 fois la DMRH) ont été associées à une toxicité maternelle et développementale. La toxicité développementale comprenait une baisse du poids corporel des fœtus, une hausse de la létalité embryofœtale et une augmentation de la fréquence des malformations fœtales et des modifications du squelette. Les malformations comprenaient des malformations des grands vaisseaux, des côtes et corps vertébraux soudés, et une duplication des manubriums et des centres sternaux. Les modifications étaient principalement des réductions de l’ossification.
Toxicité juvénile
Dans une étude sur la toxicité chez de jeunes animaux, lorsque la dapagliflozine a été administrée directement à partir du 21e jour de la période postnatale (J21PN) jusqu’au J90PN à des doses de 1, 15 ou 75 mg/kg/jour, des cas d’augmentation du poids des reins et de dilatation du bassinet et des tubules rénaux ont été signalés à toutes les doses ; à la plus faible dose évaluée, l’exposition des jeunes animaux était ≥ 15 fois la DMRH. La dilatation du bassinet et des tubules rénaux observée chez les jeunes animaux ne s’est pas entièrement résorbée durant la période de rétablissement d’environ un mois.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie de FORXIGA®, Comprimés de 5 mg et de 10 mg. Numéro de contrôle de la présentation : 268982. AstraZeneca Canada Inc. (10 octobre 2023).