


Monographie de produit - Teva-Dasatinib
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE
Sans objet.
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas inscrites.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .......................................................................................................................... 4
1.2 Personnes âgées ........................................................................................................... 5
2 CONTRE-INDICATIONS ................................................................................................. 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .......................... 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 5
4.1 Considérations posologiques ....................................................................................... 5
4.2 Dose recommandée et ajustement posologique ......................................................... 6
4.4 Administration .............................................................................................................. 9
4.5 Dose oubliée ................................................................................................................. 9
5 SURDOSAGE ................................................................................................................ 9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ....... 10
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 10
7.1 Cas particuliers ........................................................................................................... 18
7.1.1 Grossesse ............................................................................................................ 18
7.1.2 Allaitement ......................................................................................................... 18
7.1.3 Enfants ................................................................................................................ 19
7.1.4 Personnes âgées ................................................................................................. 19
8 EFFETS INDÉSIRABLES ................................................................................................ 19
8.1 Aperçu des effets indésirables ................................................................................... 19
8.2 Effets indésirables observés au cours des essais cliniques ........................................ 21
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ................ 28
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ....................................................... 31
8.5 Effets indésirables signalés après la commercialisation du produit .......................... 34
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 34
9.2 Aperçu des interactions médicamenteuses ............................................................... 34
9.4 Interactions médicament-médicament ..................................................................... 35
9.5 Interactions médicament-aliments ............................................................................ 39
9.6 Interactions médicament-plantes médicinales .......................................................... 39
9.7 Interactions médicament-épreuves de laboratoire ................................................... 39
10 PHARMACOLOGIE CLINIQUE ................................................................................... 39
10.1 Mode d’action ............................................................................................................ 39
10.2 Pharmacodynamie ...................................................................................................... 39
10.3 Pharmacocinétique .................................................................................................... 40
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ....................................................... 43
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ..................................................... 43
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 44
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................. 44
14 ESSAIS CLINIQUES .................................................................................................. 45
14.1 Plan des essais et caractéristiques démographiques des études .............................. 45
Résultats des études............................................................................................................... 48
14.3 Étude de biodisponibilité comparative ...................................................................... 54
15 MICROBIOLOGIE .................................................................................................... 55
16 TOXICOLOGIE NON CLINIQUE ................................................................................. 55
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ......................................................... 74
Renseignements sur le médicament, à l’intention des patients .............................................. 75
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TEVA-DASATINIB (dasatinib) est indiqué dans le traitement des adultes :
ayant récemment reçu un diagnostic de leucémie myéloïde chronique (LMC) à chromosome Philadelphie positif (Ph+) en phase chronique.
L’efficacité clinique du traitement par le dasatinib chez les patients ayant récemment reçu un diagnostic de LMC Ph+ en phase chronique repose sur le taux de réponse cytogénétique complète confirmée (RCyCc) dans les 12 mois. Au moment de l’analyse réalisée après 60 mois, les bienfaits quant à la survie globale, à la prévention de la progression de la maladie à un stade avancé et à la durée de la RCyCc n’avaient pas été démontrés (voir 14 ESSAIS CLINIQUES).
atteints d’une LMC à Ph+ en phase chronique, en phase d’accélération ou en crise blastique, associée à une résistance ou à une intolérance au traitement antérieur, incluant celui par le mésylate d’imatinib.
L’efficacité clinique en cas de LMC se fonde sur les taux de réponses hématologiques et cytogénétiques observés au cours d’études cliniques comportant un suivi minimal de 24 mois (voir 14 ESSAIS CLINIQUES).
atteints de leucémie lymphoblastique aiguë (LLA) Ph+, associée à une résistance ou à une intolérance au traitement antérieur.
L’efficacité clinique pour le traitement de la LLA Ph+ se base sur les taux de réponses hématologiques et cytogénétiques observés au cours d’études cliniques comportant un suivi minimal de 24 mois (voir 14 ESSAIS CLINIQUES).
TEVA-DASATINIB ne devrait être prescrit que par un médecin expérimenté dans l’administration de médicaments antinéoplasiques.
1.1 Enfants
L’innocuité et l’efficacité du dasatinib n’ayant pas été établies chez les patients de moins de 18 ans, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants. Lors d’études non cliniques, une toxicité plus marquée a été démontrée chez les ratons (voir 7.1 Cas particuliers).
1.2 Personnes âgées
Le profil d’innocuité du dasatinib chez les personnes âgées est semblable à celui observé chez les personnes plus jeunes (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- L’allaitement est contre-indiqué chez les femmes traitées par le dasatinib (voir 7.1.2 Allaitement).
- L’administration de TEVA-DASATINIB est contre-indiquée chez les patients ayant une hypersensibilité au dasatinib ou à tout autre ingrédient de TEVA-DASATINIB.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
|
|---|
4 POSOLOGIE ET ADMINISTRATION
Remarque : TEVA-DASATINIB fabriqué par Teva Canada Limitée n'est PAS offert en comprimés à 140 mg.
4.1 Considérations posologiques
Réduction de la dose lors de l’utilisation concomitante de puissants inhibiteurs du CYP3A4
La prise concomitante de puissants inhibiteurs du CYP3A4 ou de jus de pamplemousse avec TEVA-DASATINIB doit être évitée (voir 9.4 Interactions médicament-médicament, Tableau 8). Les inhibiteurs du CYP3A4, comme le kétoconazole, peuvent élever les concentrations plasmatiques de TEVA-DASATINIB. Si possible, on doit opter pour un médicament concomitant dont le pouvoir d’inhibition enzymatique est faible ou nul. Si TEVA-DASATINIB doit être administré en association avec un inhibiteur puissant du CYP3A4, envisager une diminution de la dose, comme suit :
40 mg par jour chez les patients qui prennent TEVA-DASATINIB à 140 mg par jour;
20 mg par jour chez les patients qui prennent TEVA-DASATINIB à 100 mg par jour;
20 mg par jour chez les patients qui prennent TEVA-DASATINIB à 70 mg par jour.
Chez les patients qui prennent TEVA-DASATINIB à 60 mg ou à 40 mg par jour, envisager d’interrompre l’administration de TEVA-DASATINIB jusqu’à l’arrêt de l’inhibiteur. Avant de reprendre le traitement par TEVA-DASATINIB, prévoir une période de sevrage thérapeutique d’environ 1 semaine après l’arrêt de l’inhibiteur.
En réduisant la dose de dasatinib, on prévoit que l’aire sous la courbe (ASC) s’ajustera à l’intervalle observé sans inhibiteur du CYP3A4; cependant, aucune donnée clinique n’est disponible concernant ces ajustements posologiques chez les patients qui reçoivent de puissants inhibiteurs du CYP3A4. Si TEVA-DASATINIB n’est pas toléré après une réduction de la dose, on doit soit arrêter l’administration du puissant inhibiteur du CYP3A4 soit interrompre le traitement par TEVA-DASATINIB jusqu’à l’arrêt de l’inhibiteur. Avant d’augmenter la dose de TEVA-DASATINIB, prévoir une période de sevrage thérapeutique d’environ 1 semaine après l’arrêt de l’inhibiteur.
4.2 Dose recommandée et ajustement posologique
- La posologie de départ recommandée de TEVA-DASATINIB (dasatinib) chez les patients atteints de LMC en phase chronique est de 100 mg une fois par jour, administrée par voie orale, soit le matin, soit le soir.
- La posologie de départ recommandée de TEVA-DASATINIB chez les patients atteints de LMC au stade avancé, de LMC en crise myéloblastique ou de LMC en crise lymphoblastique est de 140 mg une fois par jour, administrée par voie orale, soit le matin, soit le soir.
- La posologie de départ recommandée de TEVA-DASATINIB chez les patients atteints de LLA Ph+ est de 140 mg une fois par jour, administrée par voie orale, soit le matin, soit le soir.
Les recommandations posologiques actuelles dans le traitement de la LMC en phase chronique et au stade avancé et de la LLA Ph+ sont fondées sur les résultats de deux études de phase III à répartition aléatoire portant sur l’optimisation de la dose (voir 14 ESSAIS CLINIQUES).
Lors des études cliniques, le traitement par le dasatinib a été maintenu jusqu’au moment où la maladie a évolué ou jusqu’à ce que le patient devienne intolérant au médicament. L’effet sur l’issue de la maladie à long terme de l’arrêt du traitement après l’atteinte d’une réponse cytogénétique complète (RCyC) ou d’une réponse moléculaire majeure (RMoM) n’a pas été étudié.
Augmentation de la dose
Lors des études cliniques menées chez des patients adultes atteints d’une LMC ou d’une LLA Ph+, on a autorisé l’augmentation de la dose à 140 mg, une fois par jour (LMC en phase chronique), ou à 180 mg, une fois par jour (LMC au stade avancé et LLA Ph+), chez les patients qui n’avaient pas obtenu une réponse hématologique ou cytogénétique à la posologie recommandée.
Ajustement posologique en raison de réactions indésirables
Dépression médullaire
Lors des études cliniques, la dépression médullaire a été prise en charge par l’interruption de l’administration des doses, la réduction de la dose ou l’abandon du traitement à l’étude. On a utilisé des facteurs de croissance hématopoïétiques chez les patients atteints d’une aplasie médullaire résistante. Les consignes concernant l’adaptation posologique sont résumées au Tableau 6.
Tableau 1 Ajustements posologiques en présence de neutropénie et de thrombocytopénie
| LMC en phase chronique (dose de départ de 100 mg, une fois par jour) | TAPN* < 0,5 × 10⁹/L et/ou nombre de plaquettes < 50 × 109/L |
|
|---|
| LMC en phase d’accélération, LMC en crise blastique et LLA Ph+ (dose de départ de 140 mg, une fois par jour) | TAPN < 0,5 × 10⁹/L et/ou nombre de plaquettes < 10 × 109/L |
|
|---|
*TAPN : taux absolu de polynucléaires neutrophiles
Réactions indésirables non hématologiques
Si une réaction indésirable non hématologique modérée (de grade 2) se manifeste lors du traitement par TEVA-DASATINIB, il faut arrêter le traitement jusqu’à ce que la réaction indésirable disparaisse ou qu’elle régresse à son intensité initiale. S’il s’agit de la première manifestation de la réaction indésirable, reprendre l’administration à la dose initiale. S’il s’agit d’une réaction indésirable récurrente, reprendre le traitement à une dose réduite.
Si une réaction indésirable non hématologique grave (de grade 3 ou 4) se manifeste lors du traitement par TEVA-DASATINIB, il faut arrêter le traitement jusqu’à ce que les symptômes disparaissent ou diminuent. On peut par la suite reprendre le traitement, s’il y a lieu, à une plus faible dose selon la gravité initiale de la complication. Toutefois, il faut cesser définitivement le traitement par TEVA-DASATINIB chez les patients ayant reçu un diagnostic d’hypertension artérielle pulmonaire (HAP).
Chez les patients atteints d’une LMC en phase chronique qui reçoivent 100 mg une fois par jour, on recommande de réduire la dose à 80 mg une fois par jour, puis de passer de 80 mg une fois par jour à 50 mg une fois par jour, au besoin. Chez les patients atteints d’une LMC au stade avancé ou d’une LLA Ph+ qui reçoivent 140 mg une fois par jour, on recommande de réduire la dose à 100 mg une fois par jour, puis de passer de 100 mg une fois par jour à 80 mg une fois par jour, au besoin.
Insuffisance hépatique
Aucun essai clinique n’a évalué la pharmacocinétique du dasatinib à des doses de 70 à 100 mg chez des patients présentant un dysfonctionnement hépatique. TEVA-DASATINIB devrait être utilisé avec prudence chez les patients atteints d’insuffisance hépatique modérée à grave (voir 7 MISE EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique).
Insuffisance rénale
Aucune étude clinique n’a été menée sur le traitement par le dasatinib chez des patients présentant un dysfonctionnement rénal (les patients présentant une concentration de créatinine sérique de plus de 1,5 fois la limite supérieure de la normale ont été exclus des études). Étant donné que la clearance rénale du dasatinib et de ses métabolites est inférieure à 4 %, on ne prévoit pas une diminution de la clearance corporelle totale chez les insuffisants rénaux.
Enfants (< 18 ans)
L’innocuité et l’efficacité du dasatinib n’ayant pas été établies chez les patients de moins de 18 ans, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants.
4.4 Administration
TEVA-DASATINIB peut être pris sans égard au repas. Les comprimés ne devraient pas être écrasés ni coupés; ils devraient être avalés entiers.
4.5 Dose oubliée
Si une dose est oubliée, la dose suivante doit être prise à l’heure habituelle. Il ne faut pas doubler la dose.
5 SURDOSAGE
L’expérience sur le surdosage de dasatinib lors des études cliniques se limite à des cas isolés. La dose la plus élevée ingérée signalée était de 280 mg par jour, prise pendant une semaine par deux patients chez qui on a observé une diminution significative du nombre de plaquettes. Puisque le dasatinib peut entraîner une dépression médullaire grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES), on doit surveiller de près les patients qui ont pris une dose plus élevée que celle recommandée afin de déceler tout signe de dépression médullaire et prendre les mesures thérapeutiques de soutien qui s’imposent.
| Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669). |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
| Orale | Comprimés / 20 mg, 50 mg, 70 mg, 80 mg et 100 mg | Cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hydroxypropylcellulose, hydroxypropylméthylcellulose, lactose monohydraté, stéarate de magnésium et triacétine |
Le comprimé TEVA-DASATINIB à 20 mg est blanc à blanc cassé, rond, pelliculé à bords biseautés et il porte l’inscription « 20 » d’un côté.
Le comprimé TEVA-DASATINIB à 50 mg est blanc à blanc cassé, ovale, pelliculé à bords biseautés et il porte l’inscription « 50 » d’un côté
Le comprimé TEVA-DASATINIB à 70 mg est blanc à blanc cassé, rond, pelliculé à bords biseautés et il porte l’inscription « 70 » d’un côté.
Le comprimé TEVA-DASATINIB à 80 mg est blanc à blanc cassé, triangulaire, pelliculé à bords biseautés et il porte l’inscription « 80 » d’un côté.
Le comprimé TEVA-DASATINIB à 100 mg est blanc à blanc cassé, ovale, pelliculé à bords biseautés et il porte l’inscription « 100 » d’un côté.
Les comprimés TEVA-DASATINIB à 20 mg, 50 mg et 70 mg sont offerts en flacons de 60 comprimés et en plaquettes alvéolées de 30 comprimés.
Les comprimés TEVA-DASATINIB à 80 mg et à 100 mg sont offerts en flacons de 30 comprimés et en plaquettes alvéolées de 30 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Carcinogenèse et mutagenèse
Veuillez consulter la section 16 TOXICOLOGIE NON CLINIQUE.
Appareil cardiovasculaire
Les patients présentant une maladie cardiovasculaire non maîtrisée ou importante ont été exclus de l’étude clinique de phase III menée auprès de patients ayant récemment reçu un diagnostic de LMC en phase chronique. Parmi les patients traités par le dasatinib (n = 258), 1,6 % avaient des antécédents de cardiopathie et 24 % présentaient des facteurs de risque cardiovasculaire au début de l’étude. Des réactions indésirables de nature cardiaque (insuffisance cardiaque congestive/dysfonctionnement cardiaque, épanchement péricardique, arythmies, palpitations, allongement de l’intervalle QT et infarctus du myocarde [incluant d’issue fatale] ont été signalées chez les patients traités par le dasatinib (voir 8 EFFETS INDÉSIRABLES). Des cas graves d’épanchement péricardique (1,2 %) et d’arythmie (0,4 %) ont aussi été signalés. Les événements cardiaques indésirables étaient plus fréquents chez les patients présentant des facteurs de risque cardiovasculaire ou ayant des antécédents de cardiopathie (voir 8 EFFETS INDÉSIRABLES). Les patients présentant des facteurs de risque ou des antécédents de cardiopathie doivent être évalués au début du traitement et faire l’objet d’une surveillance rigoureuse visant à détecter l’apparition de signes ou de symptômes cliniques évoquant un dysfonctionnement cardiaque (notamment douleur thoracique, essoufflement et diaphorèse) au cours du suivi.
Dans le cadre des études de phase III menées auprès de patients présentant une résistance ou à une intolérance à un traitement antérieur par l’imatinib, les patients ont été écartés des études en raison d’une vaste gamme d’épisodes ou de maladies cardiaques. Au moment de la sélection, un tracé d’ÉCG significativement anormal constituait également un critère d’exclusion. Aucune évaluation prospective de la fonction cardiaque n’a été menée.
Dans le cadre de toutes les études cliniques menées auprès de patients présentant une résistance ou à une intolérance à un traitement antérieur par l’imatinib, l’insuffisance cardiaque congestive/le dysfonctionnement cardiaque ont été signalés chez 96 sujets (4 %), et ont été considérés comme graves chez 49 de ces sujets (2 %). Dans certains cas, l’épisode a été déclenché par une surcharge volumique aiguë, incluant celle liée à la transfusion de produits sanguins.
Prolongation de l’intervalle QT : Les données in vitro laissent entendre que le dasatinib et son métabolite N-désalkylé, le BMS582691 peuvent prolonger la repolarisation ventriculaire cardiaque (intervalle QT, voir Étude de pharmacologie portant sur l’innocuité).
Chez 865 patients atteints de leucémie, traités par le dasatinib lors des études cliniques de phase II, les changements moyens par rapport aux valeurs initiales de l’intervalle QTcF ont été de 4 à 6 ms; les limites supérieures des intervalles de confiance à 95 % pour tous les changements moyens par rapport aux valeurs initiales ont été inférieures à < 7 ms. Sur les 2182 patients présentant une résistance ou à une intolérance à un traitement antérieur par l’imatinib et traités par le dasatinib lors d’études cliniques, 21 patients (< 1 %) ont présenté un intervalle QTcF supérieur à 500 ms.
Les patients présentant un intervalle QTcF initial supérieur à 450 ms étaient exclus de l’étude clinique de phase III menée auprès de patients ayant récemment reçu un diagnostic de LMC en phase chronique. Après un suivi de 5 ans, un allongement de l’intervalle QTc (QTcF > 500 ms) a été signalé chez un patient (< 1 %) qui a arrêté le traitement par le dasatinib. TEVA-DASATINIB devrait être administré avec prudence aux patients qui présentent ou qui peuvent présenter un allongement de l’intervalle QTc, dont les patients atteints d’hypokaliémie ou d’hypomagnésiémie, les patients atteints du syndrome du QT long congénital, les patients prenant des anti-arythmiques ou d’autres médicaments qui entraînent l’allongement de l’intervalle QT ou qui reçoivent un traitement par des doses élevées cumulatives d’anthracycline.
On devrait corriger l’hypokaliémie ou l’hypomagnésiémie avant de commencer l’administration de TEVA-DASATINIB (voir 9 INTERACTIONS MÉDICAMENTEUSES, Médicaments entraînant une prolongation de l’intervalle QTc ou induisant des torsades de pointes et 10.2 Pharmacodynamie, Électrocardiographie).
Voir également Appareil respiratoire ci-dessous pour plus d’information sur la rétention aqueuse.
Système endocrinien et métabolisme
Lactose
Les comprimés TEVA-DASATINIB à 20 mg, à 50 mg, à 70 mg, à 80 mg et à 100 mg contiennent du lactose monohydraté dans des quantités proportionnelles de 26 mg, de 66 mg, de 92 mg, de 105 mg et de 131 mg, respectivement. Par conséquent, une dose quotidienne de 100 mg de TEVA-DASATINIB renferme 189 mg de lactose monohydraté et une dose quotidienne de 100 mg renferme 131 mg de lactose monohydraté. Les patients présentant les troubles héréditaires rares suivants : intolérance au galactose, déficit en lactase de Lapp ou syndrome de malabsorption du glucose et du galactose, ne devraient pas prendre de dasatinib.
Hématologie
Hémorragie
Des études non cliniques ont démontré l’effet inhibiteur du dasatinib sur l’agrégation plaquettaire in vitro et in vivo et une augmentation du temps de saignement in vivo (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie particulière). Les patients ayant des antécédents de troubles hémorragiques importants non liés à la LMC ont été exclus des études cliniques portant sur le dasatinib. Les patients prenant en concomitance des médicaments inhibant la fonction plaquettaire ou des anticoagulants ont été exclus des premières études cliniques visant à évaluer le dasatinib chez des patients présentant une résistance à l’imatinib. Dans les études suivantes, la prise d’anticoagulants, d’aspirine, et d’anti-inflammatoires non stéroïdiens (AINS) était autorisée en concomitance avec le dasatinib si la numération plaquettaire était > 50 000 par microlitre. La prudence s’impose lors de l’administration concomitante de TEVA-DASATINIB et d’anticoagulants (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Dans le cadre d’études cliniques menées auprès de 2712 patients atteints d’une LMC ou d’une LLA Ph+ traités pendant une durée médiane de 19,2 mois (intervalle de 0 à 93,2 mois), 272 patients (10 %) ont connu des hémorragies de grade 3 ou 4. Cinquante-six patients (2 %) ont connu des hémorragies d’issue fatale. Chez 23 de ces patients (1 %), les hémorragies d’issue fatale sont survenues plus de 30 jours après l’arrêt du dasatinib.
Une hémorragie intracrânienne est survenue chez 66 (2,4 %) des 2712 patients atteints d’une LMC ou d’une LLA Ph+ et a été jugée attribuable au dasatinib dans 27 cas (1 %). Une hémorragie intracrânienne d’issue fatale est survenue chez 25 patients (0,9 %) et a été jugée attribuable au dasatinib dans 10 cas (0,4 %).
On a aussi signalé une hémorragie gastro-intestinale, sans égard au lien avec le dasatinib, chez 15 % des 2712 patients atteints d’une LMC ou d’une LLA Ph+. Chez 6 % des patients, l’hémorragie était grave et a généralement dicté l’arrêt du traitement et la transfusion de culots globulaires. D’autres épisodes d’hémorragie grave sont survenus chez 3 % des patients.
Des cas d’hémorragie de grade 3 ou 4 ont été signalés chez 2,3 % des 258 patients ayant récemment reçu un diagnostic de LMC en phase chronique (voir 8 EFFETS INDÉSIRABLES).
Myélodépression
Le traitement par le dasatinib est associé à une thrombocytopénie, une neutropénie et une anémie, qui se manifestent plus tôt et plus fréquemment chez les patients atteints d’une LMC au stade avancé ou d’une LLA Ph+ que chez ceux atteints d’une LMC en phase chronique. Dans le cadre d’une étude de phase III sur l’optimisation de la dose chez des patients atteints de LMC en phase chronique ayant une résistance ou une intolérance à un traitement antérieur par l’imatinib qui ont été suivis pendant au moins 24 mois, on a signalé moins fréquemment une myélodépression de grade 3 ou 4 chez les patients traités par 100 mg une fois par jour (neutropénie 35%, thrombocytopénie 23 % et anémie 13 %) que chez les patients qui recevaient 70 mg deux fois par jour (neutropénie 45%, thrombocytopénie 38% et anémie 18 %). De cas graves de neutropénie fébrile (dont certains d’issue fatale) ont été signalés chez 2 % des patients atteints de LCM en phase chronique et 14 % des patients en phase avancée.
Chez les patients atteints d’une LMC au stade avancé ou d’une LLA Ph+ traité par TEVA-DASATINIB, on devrait effectuer une numération globulaire et une formule leucocytaire toutes les semaines au cours des deux premiers mois et tous les mois par la suite, ou selon les indications cliniques.
Chez les patients atteints d’une LMC en phase chronique, on devrait effectuer une numération globulaire et une formule leucocytaire toutes les 2 semaines pendant 12 semaines, puis tous les 3 mois par la suite, ou selon les indications cliniques.
La myélodépression a été généralement réversible et habituellement gérée par l’arrêt temporaire du traitement par le dasatinib ou en réduisant la dose (voir 4.2 Dose recommandée et ajustement posologique et 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). Dans le cadre des études cliniques menées auprès de patients présentant une résistance ou à une intolérance à un traitement antérieur par l’imatinib, on a traité les cas d’anémies graves (de grade 3 ou 4, selon la classification CTC - Common Toxicity Criteria) par des transfusions sanguines. On a transfusé des culots globulaires sanguins chez 30 % des patients atteints de LMC en phase chronique et chez 79 % de ceux en crise myéloblastique. La transfusion de plaquettes a été nécessaire chez 17 % des patients atteints de LMC en phase chronique et chez 66 % de ceux en crise myéloblastique.
Fonctions hépatique/biliaire/pancréatique
L’effet de l’insuffisance hépatique sur les paramètres pharmacocinétiques d’une dose unique de dasatinib a été évalué chez 8 sujets atteints d’insuffisance hépatique modérée à qui on a administré 50 mg de dasatinib et chez 5 sujets atteints d’insuffisance hépatique grave à qui on a administré 20 mg de dasatinib, par rapport à des sujets appariés en bonne santé à qui on a administré du dasatinib à 70 mg. L’insuffisance hépatique n’a pas entraîné de modification cliniquement significative sur le plan de l’exposition au dasatinib aux doses étudiées. Toutefois, aucune donnée pharmacocinétique n’a été recueillie auprès de patients atteints d’insuffisance hépatique traités par le dasatinib à une dose de 70 à 100 mg (voir 10.3 Pharmacocinétique, Populations et cas particuliers). En raison des limites de cette étude clinique, on recommande la prudence chez les patients présentant une insuffisance hépatique.
Lors d’études non cliniques, on a observé un poids accru du foie et des foyers de modifications hépatocellulaires chez des rats et une vacuolisation hépatocellulaire chez des singes, après l’administration répétée de doses de dasatinib (pendant 6 à 9 mois). On a également observé une élévation des taux d’ALT chez des singes et une élévation des taux d’AST et/ou baisse des taux d’albumine chez des rats et des singes.
Au cours d’études cliniques menées auprès de 2712 patients, on a observé 4 cas d’hépatotoxicité, 4 cas de lésion hépatocellulaire, 4 cas de stéatose hépatique, 2 cas d’ictère, 2 cas de trouble hépatique, 1 cas d’hépatite toxique, 1 cas d’insuffisance hépatique, 2 cas d’anomalie de la fonction hépatique et un cas d’hépatite.
Système immunitaire
Réactivation du virus de l'hépatite B
Une réactivation du virus de l'hépatite B (VHB) a été observée après l'administration d'un inhibiteur de la tyrosine kinase BCR-ABL, y compris le dasatinib, chez des patients qui étaient des porteurs chroniques du virus de l’hépatite B. Dans certains cas, cette réactivation a entraîné une insuffisance hépatique aiguë ou une hépatite fulminante menant à une greffe de foie ou à la mort.
Un dépistage du VHB doit être effectué avant d’instaurer le traitement par TEVA-DASATINIB. Des spécialistes des maladies du foie et du traitement de l'infection par le VHB doivent être consultés avant la mise en route du traitement chez les patients séropositifs au VHB (y compris ceux qui présentent une infection évolutive) et ceux qui obtiennent un résultat positif au test de dépistage du VHB en cours de traitement. Les patients porteurs du VHB devant recevoir un traitement par TEVA-DASATINIB doivent faire l'objet d'une surveillance rigoureuse visant à détecter l'apparition de signes et symptômes d'une infection évolutive par le VHB tout au long du traitement et pendant plusieurs mois suivant l'arrêt de celui-ci.
Surveillance et épreuves de laboratoire
Chez les patients atteints d’une LMC en phase chronique, on devrait effectuer une numération globulaire et une formule leucocytaire toutes les 2 semaines pendant 12 semaines, puis tous les 3 mois par la suite, ou selon les indications cliniques. Chez les patients atteints d’une LMC au stade avancé ou d’une LLA Ph+, on devrait effectuer une numération globulaire et une formule leucocytaire toutes les semaines au cours des deux premiers mois et tous les mois par la suite, ou selon les indications cliniques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Des épreuves de la fonction hépatique (AST, ALT et bilirubine), une évaluation des taux de CK et des épreuves de la fonction rénale devraient être effectuées toutes les deux semaines durant les deux premiers mois et, tous les mois par la suite, ou selon les indications cliniques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance hépatique et Appareil locomoteur).
Appareil locomoteur
On a signalé des cas de rhabdomyolyse accompagnée d’une insuffisance rénale aiguë. Les patients présentant des symptômes musculaires (douleurs musculaires) devraient être examinés afin d’écarter la présence d’une rhabdomyolyse (taux élevé de créatine kinase, taux élevé de créatinine sérique, hyperkaliémie, hyperphosphatémie, urines foncées, taux élevé d’ALT et d’AST).
Fonction rénale
Jusqu’à maintenant, on n’a mené aucune étude clinique portant sur le dasatinib chez les patients présentant un dysfonctionnement rénal. Les patients dont la concentration de créatinine sérique était plus de 3 fois la limite supérieure de la normale ont été exclus de l’étude menée auprès de patients ayant récemment reçu un diagnostic de LMC en phase chronique; ceux dont la concentration de créatinine sérique était plus de 1,5 fois la limite supérieure de la normale ont été exclus des études portant sur les patients atteints d’une LMC en phase chronique ayant présenté une résistance ou une intolérance à un traitement antérieur par l’imatinib. Le dasatinib et ses métabolites sont excrétés en quantités minimes par les reins. Étant donné que le taux d’excrétion rénale du dasatinib sous forme inchangée et de ses métabolites est inférieur à 4 %, on ne s’attend pas à une diminution de la clairance corporelle totale chez les insuffisants rénaux. L’effet de la dialyse sur la pharmacocinétique du dasatinib n’a pas été étudié.
Santé reproductive : Effets potentiels chez les femmes et les hommes
Fertilité
Les effets du dasatinib sur la fertilité des hommes et des femmes sont inconnus. D’après des études menées sur des animaux, le dasatinib pourrait altérer la fertilité de la femme en âge d’avoir des enfants (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie relative à la reproduction et au développement).
Risque tératogène
Le dasatinib peut nuire au fœtus lorsqu’il est administré à une femme enceinte. L’état actuel des connaissances en ce qui a trait aux effets potentiels du dasatinib sur les spermatozoïdes des patients de sexe masculin et le degré d’exposition maternelle ou fœtale associé aux spermatozoïdes des patients de sexe masculin recevant du dasatinib est limité. Les hommes sexuellement actifs et les femmes en âge de procréer qui prennent TEVA-DASATINIB doivent utiliser une méthode de contraception très efficace.
Appareil respiratoire
Hypertension artérielle pulmonaire
De graves cas d’hypertension artérielle pulmonaire (HAP), confirmés par cathétérisme cardiaque droit, ont été associés au traitement par le dasatinib dans le cadre d’études cliniques et après la commercialisation du médicament. Dans ces cas, l’HAP a été signalée après l’instauration du traitement par le dasatinib, y compris après plus d’un an de traitement. Dans l'étude clinique de phase III menée auprès de patients ayant récemment reçu un diagnostic de LMC en phase chronique, une hypertension pulmonaire liée au médicament a été signalée chez 4,7 % des patients traités par le dasatinib (N = 12) comparativement à 0,4 % des patients traités par l'imatinib. Un examen par cathétérisme cardiaque droit visant à déceler une HAP a été réalisé uniquement dans un cas où l'HAP n'avait pas été établie et où l'hypertension pulmonaire n'avait pas été confirmée.
Avant l’instauration du traitement par TEVA-DASATINIB, les patients doivent faire l’objet d’une évaluation visant à déceler la présence de signes et de symptômes d’une maladie cardiopulmonaire sous-jacente. Les patients qui manifestent des symptômes évocateurs d’une HAP, tels que dyspnée et fatigue, après le début du traitement doivent être soumis à une évaluation afin de vérifier la présence d’autres causes plus fréquentes telles qu’épanchement pleural, œdème pulmonaire, anémie ou infiltration pulmonaire. Si aucun autre diagnostic n’est établi, il faut envisager celui d’HAP. Si les symptômes sont graves, il faut interrompre le traitement par TEVA-DASATINIB pendant l’évaluation. Si le diagnostic d’HAP est confirmé, il faut cesser définitivement le traitement par TEVA-DASATINIB (voir 4.2 Dose recommandée et ajustement posologique, Ajustement posologique en raison de réactions indésirables). Le suivi des patients atteints d’HAP doit être effectué conformément aux lignes directrices de pratique clinique standard. Après l’arrêt du traitement par le dasatinib, on a observé des améliorations des paramètres hémodynamiques et cliniques chez des patients atteints d’HAP.
Rétention aqueuse
Le dasatinib est associé à une rétention aqueuse. Les patients présentant un épanchement pleural préexistant ont été exclus des études de phase III.
Dans le cadre des études de phase III sur l’optimisation de la dose menées auprès de patients présentant une résistance ou à une intolérance à un traitement antérieur par l’imatinib, on a signalé une rétention aqueuse grave chez 11 % des patients, dont des cas graves d’épanchement pleural et péricardique chez 7 % et 2 % des patients, respectivement. On a également signalé des cas d’ascite grave chez ≤ 1 % et d’œdème généralisé chez ≤ 1 % des patients. Dans le cadre de ces études, les autres manifestations de rétention aqueuse ont inclus l’œdème pulmonaire (3 %), l’insuffisance cardiaque congestive/le dysfonctionnement cardiaque (4 %) et l’épanchement péricardique (5 %). Dix-neuf patients ont manifesté un œdème pulmonaire grave. Parmi les patients atteints d’une LMC en phase chronique qui présentaient une résistance ou une intolérance à un traitement antérieur par l’imatinib, on a signalé moins fréquemment une rétention aqueuse de grade 3 ou 4 chez les patients traités par 100 mg une fois par jour (5 %) que chez les patients qui recevaient 140 mg une fois par jour (9 %) (voir 8.2 Effets indésirables observés au cours des essais cliniques). Au cours de ces études, en général, les épisodes de rétention aqueuse ont été traités par des mesures de soutien, incluant l’administration de diurétiques, ou par de brèves cures de corticoïdes. L’épanchement pleural a dicté, dans certains cas, une oxygénothérapie et au moins une thoracentèse chez 64 patients (3 %).
Dans le cadre de l’étude de phase III menée auprès de patients ayant récemment reçu un diagnostic de LMC en phase chronique, des cas de rétention aqueuse et d’épanchement pleural de grades 1 à 4 ont été signalés dans une proportion de 22 % et de 10 %, respectivement, après un traitement de 12 mois (voir 8.2 Effets indésirables observés au cours des essais cliniques). Le délai médian d’apparition de l’épanchement pleural était de 28 semaines (de 4 à 88 semaines). L’administration de soins médicaux appropriés a permis à 23 patients (88 % des patients présentant un épanchement pleural) de poursuivre le traitement par le dasatinib. Après un suivi de 5 ans, les taux de rétention aqueuse et d’épanchement pleural signalés étaient de 43 % et de 29 %, respectivement. Le délai médian d’apparition d’un premier épanchement pleural de grade 1 ou 2 était de 114 semaines et le délai médian d’apparition d’un premier épanchement pleural de grade 3 ou 4 était de 175 semaines. Le traitement par le dasatinib a été interrompu en raison d’un épanchement pleural chez 5,8 % de tous les patients traités par ce médicament. Parmi les patients ayant subi un épanchement pleural, le traitement par le dasatinib a été interrompu chez 62 % d’entre eux et la dose a été réduite chez 41 % d’entre eux; l’épanchement pleural a aussi été traité par l’administration de diurétiques ou la mise en œuvre d’autres mesures de soutien appropriées.
Parmi tous les patients ayant récemment reçu un diagnostic de LMC en phase chronique ou atteints d’une LMC en phase chronique associée à une résistance ou à une intolérance à l’imatinib (n = 548), une rétention aqueuse grave s’est manifestée chez 36 patients (7 %) traités par le dasatinib à la dose recommandée. Parmi les patients atteints d’une LMC au stade avancé ou d’une LLA Ph+ traités par le dasatinib à la dose recommandée (n = 304), une rétention aqueuse grave a été signalée chez 11 % des patients, dont un épanchement pleural grave chez 8 % des patients.
Les patients qui manifestent des symptômes évoquant un épanchement pleural ou une autre forme de rétention aqueuse, par exemple l’apparition ou l’aggravation d’une dyspnée au repos ou à l’effort, d’une douleur thoracique pleurétique ou d’une toux sèche, devraient rapidement faire l’objet d’une évaluation à l’aide d’une radiographie thoracique ou d’autres examens d’imagerie diagnostique, s’il y a lieu (voir 4 POSOLOGIE ET ADMINISTRATION et 8 EFFETS INDÉSIRABLES). Dans de tels cas, il faut envisager d’interrompre le traitement, de réduire la dose ou d’abandonner le traitement.
Peau
Des cas de réactions dermatologiques cutanéo-muqueuses graves, y compris de syndrome de Stevens-Johnson et d’érythème polymorphe, ont été signalés avec l’utilisation du dasatinib. Il faut interrompre définitivement le traitement par TEVA-DASATINIB chez les patients qui présentent une grave réaction cutanéo-muqueuse durant le traitement si aucune autre cause ne peut être établie.
7.1 Cas particuliers
7.1.1 Grossesse
L’administration de dasatinib chez la femme enceinte peut avoir des effets nocifs sur le fœtus. Des cas de fausses couches et des anomalies chez le fœtus et le nourrisson ont été signalés après la commercialisation du médicament chez des femmes ayant pris du dasatinib durant leur grossesse (voir 8.5 Effets indésirables signalés après la commercialisation du produit). Les études portant sur des animaux ont montré qu’à des concentrations qui sont facilement atteignables chez les humains recevant des doses thérapeutiques de dasatinib, on a observé une toxicité fœtale (mort de l’embryon, anomalie du squelette fœtal, notamment des malformations) chez les rates et les lapines gravides. On a noté chez les rats le décès de fœtus (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie relative à la reproduction et au développement).
Par conséquent, TEVA-DASATINIB ne doit pas être administré aux femmes qui sont enceintes ou qui souhaitent le devenir. Pendant le traitement par TEVA-DASATINIB, il faut prévenir les femmes en âge de procréer d’utiliser une méthode de contraception très efficace (c’est-à-dire une méthode avec laquelle le taux d’échec est inférieur à 1 % par année lorsqu’elle est utilisée constamment et correctement). Si TEVA-DASATINIB est utilisé au cours de la grossesse ou si la patiente devient enceinte pendant son traitement par TEVA-DASATINIB, elle devrait être informée des risques possibles pour le fœtus.
7.1.2 Allaitement
On ne sait pas si le dasatinib est excrété dans le lait maternel. Dans une étude exploratoire prénatale et postnatale menée chez le rat, l’exposition postnatale au dasatinib par l’allaitement a entraîné un épanchement pleural et de la mortalité chez les ratons avant l’âge postnatal de 20 jours à une exposition correspondant à 0,27 fois la dose clinique chez l’adulte (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie relative à la reproduction et au développement). Les femmes prenant TEVA-DASATINIB ne doivent pas allaiter leur nourrisson (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
L’innocuité et l’efficacité du dasatinib n’ayant pas été établies chez les patients de moins de 18 ans, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants.
7.1.4 Personnes âgées
Dans l’étude menée auprès de patients ayant récemment reçu un diagnostic de LMC en phase chronique, 25 patients (10 %) avaient 65 ans ou plus et 7 patients (3 %) avaient 75 ans ou plus. Le signalement d’effets indésirables graves (toutes réactions confondues ou réactions liées au médicament) a été plus fréquent chez les patients de 65 ans et plus que chez ceux de moins de 65 ans (40,7 % p/r à 29,7 %, 16,7 % p/r à 12,1 %, respectivement). Sur les 2712 patients ayant participé aux études cliniques portant sur le dasatinib, 617 (23 %) étaient âgés de 65 ans et plus et 123 (5 %) étaient âgés de 75 ans et plus. Bien que le profil d’innocuité du dasatinib chez les personnes âgées soit semblable à celui observé chez les personnes plus jeunes, les patients âgés de 65 ans et plus sont plus susceptibles de présenter les effets indésirables couramment signalés suivants : diarrhée, fatigue, toux, épanchement pleural, dyspnée, étourdissements, œdème périphérique, pneumonie, hypertension, arythmie, insuffisance cardiaque congestive, épanchement péricardique, hémorragie gastro-intestinale basse et distension abdominale, ainsi que les effets indésirables moins couramment signalés suivants : œdème pulmonaire, infiltration pulmonaire, arthrite et mictions fréquentes; ils doivent faire l’objet d’une surveillance étroite. On n’a observé aucune différence quant à la RCyCc et à la RMoM entre ces patients et les patients plus jeunes. Toutefois, dans les deux études à répartition aléatoire menées chez des patients atteints de LMC en phase chronique associée à une résistance ou à une intolérance à l’imatinib, les taux de réponse cytogénétique majeure (RCyM) après 2 ans étaient plus faibles chez les patients âgés de 65 ans et plus (RCyM de 42 % chez les patients âgés de 65 ans et plus par rapport à 56 % chez les autres patients participant à l’étude CA180017 et RCyM de 47 % chez les patients âgés de 65 ans et plus par rapport à 68 % chez les autres patients participant à l’étude CA180034).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les données ci-dessous portent sur l’exposition au dasatinib à toutes les doses évaluées dans le cadre d’études cliniques menées auprès de 2712 patients, dont 324 patients ayant récemment reçu un diagnostic de LMC en phase chronique et 2388 patients atteints d’une LMC en phase chronique ou au stade avancé ou d’une LLA Ph+ associée à une intolérance ou à une résistance à l’imatinib. La durée médiane du traitement des 2712 patients recevant du dasatinib a été de 19,2 mois (intervalle de 0 à 93,2 mois).
La majorité des patients traités par le dasatinib ont manifesté des effets indésirables, à un certain moment. La plupart des effets ont été légers à modérés. Dans l’ensemble de la population des 2712 sujets traités par le dasatinib, 798 (29,4 %) ont subi des effets indésirables ayant entraîné l’abandon du traitement. Parmi les 258 participants à l’étude de phase III menée chez des patients ayant récemment reçu un diagnostic de LMC en phase chronique et qui ont été suivis pendant au moins 60 mois, des effets indésirables graves, liés ou non au médicament, ont été signalés chez 35 % des patients recevant le dasatinib. Le traitement a été interrompu chez 69 % des patients et la dose réduite chez 37 % d’entre eux.
On a interrompu l’administration du dasatinib en raison des effets toxiques liés au médicament à l’étude chez 14 % des patients traités par le dasatinib qui ont été suivis pendant au moins 60 mois. Les raisons de l’interruption du traitement étaient les suivantes : thrombocytopénie, leucopénie, épanchement pleural, colite, élévation du taux créatine kinase, épanchement péricardique, allongement de l’intervalle QTc, douleur thoracique, névrite optique, hypertension pulmonaire, dyspnée, pleurésie, pneumothorax, infarctus du myocarde aigu, gêne abdominale, douleurs abdominales, colite, diarrhée, œdème périphérique et insuffisance rénale aiguë.
Parmi les 1618 sujets atteints d’une LMC en phase chronique traités par le dasatinib, des effets indésirables entraînant l’abandon du médicament ont été signalés chez 329 sujets (20,3 %), et parmi les 1094 sujets atteints de la maladie au stade avancé (y compris la LLA Ph+) traités par le dasatinib, des effets indésirables entraînant l’abandon du traitement ont été signalés chez 191 sujets (17,5 %).
Dans le cadre d’une étude de phase III sur l’optimisation de la dose menée auprès de patients atteints de LMC en phase chronique associée à une résistance ou à une intolérance à un traitement antérieur par l’imatinib qui ont été suivis pendant au moins 84 mois, le taux d’abandon du traitement en raison d’effets indésirables a été de 21 % chez les patients recevant une dose de 100 mg une fois par jour.
Le délai médian d’apparition d’un épanchement pleural de grade 1 ou 2 était de 114 semaines (intervalle de 4 à 299 semaines). Moins de 3 % des cas d’épanchement pleural étaient de grade 3 ou 4. L’administration de soins médicaux appropriés a permis à 58 patients (80 % des cas d’épanchement pleural) de poursuivre le traitement par le dasatinib (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil respiratoire).
Après un suivi d’au moins 60 mois, les effets indésirables le plus souvent signalés chez les patients ayant récemment reçu un diagnostic de LMC en phase chronique qui ont été traités par le dasatinib comprenaient : rétention aqueuse (dont épanchement pleural, œdème superficiel, hypertension pulmonaire, œdème généralisé, épanchement péricardique, insuffisance cardiaque congestive/dysfonctionnement cardiaque, œdème pulmonaire), diarrhée, infection (incluant celles d’origine bactérienne, virale et fongique), infection/inflammation des voies respiratoires supérieures, douleurs musculosquelettiques, céphalées, toux, rash cutané, pyrexie et douleurs abdominales.
Après un suivi d’au moins 84 mois auprès de 165 patients atteints de LMC associée à une résistance ou à une intolérance à un traitement antérieur par l’imatinib qui ont été traités par la dose recommandée de 100 mg une fois par jour, les effets indésirables le plus souvent signalés, sans égard à la causalité ou à la gravité, ont été les suivants : diarrhée, rétention aqueuse, céphalées, douleurs musculosquelettiques, hémorragie, pyrexie, fatigue, infection, rash cutané, nausées, dyspnée, toux, infection/inflammation des voies respiratoires supérieures, vomissements, douleur, douleurs abdominales, arthralgie, myalgie, prurit et constipation.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Patients ayant récemment reçu un diagnostic de LMC en phase chronique
Dans l’étude de phase III menée auprès de patients ayant récemment reçu un diagnostic de LMC en phase chronique, la durée médiane du traitement a été de 60 mois dans les deux groupes (intervalle de < 1 à 73 mois dans le groupe traité par le dasatinib et de < 1 à 75 mois dans le groupe traité par l’imatinib); la dose quotidienne médiane était respectivement de 99 mg et de 400 mg.
Tous les effets indésirables survenus en cours de traitement (à l’exception des anomalies des résultats des épreuves de laboratoire) sans égard au lien avec le médicament à l’étude, signalés chez au moins 5 % des patients sont présentés dans le tableau 3.
Au total, 26 (10 %) décès ont été constatés dans le groupe traité par le dasatinib (dont 11 cas d’infection et 2 cas d’infarctus du myocarde) et 26 (10 %) dans le groupe recevant l’imatinib (dont 1 cas d’infarctus du myocarde, 1 cas de pneumonie, 1 cas d’hémorragie mortelle lors de la progression de la maladie et 2 décès de cause inconnue/détérioration de l’état clinique et baisse de l’indice fonctionnel).
Tableau 3 – Effets indésirables signalés chez ≥ 5 % des patients ayant récemment reçu un diagnostic de LMC en phase chronique – suivi de 60 mois
| CLASSIFICATION PAR DISCIPLINE MÉDICALE /Terme privilégié | Dasatinib 100 mg 1 f.p.j. (n = 258) | Imatinib 400 mg 1 f.p.j. (n = 258) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tous grades confondus | Grades 3/4 | Tous grades confondus | Grades 3/4 | ||||||||||
| Pourcentage (%) de patients | |||||||||||||
| Effets indésirables, tous types confondus | 95 | 27 | 95 | 24 | |||||||||
| Appareil cardiovasculaire | |||||||||||||
| Épanchement péricardique | 5 | 1 | 2 | 0 | |||||||||
| Insuffisance cardiaque congestive/ Dysfonctionnement cardiaquea, * | 4 | 1 | 2 | 1 | |||||||||
| Appareil digestif | |||||||||||||
| Diarrhée | 40 | 2 | 35 | 2 | |||||||||
| Douleur abdominale | 22 | 1 | 17 | < 1 | |||||||||
| Vomissements | 17 | < 1 | 21 | < 1 | |||||||||
| Nausées | 15 | 0 | 29 | 0 | |||||||||
| Dyspepsie | 11 | 0 | 12 | 0 | |||||||||
| Gastrite | 10 | < 1 | 7 | 0 | |||||||||
| Inflammation des muqueuses (incluant la mucite/stomatite) | 9 | < 1 | 5 | 0 | |||||||||
| Constipation | 8 | 0 | 3 | 0 | |||||||||
| Distension abdominale | 6 | 0 | 4 | 0 | |||||||||
| Ascite* | 0 | 0 | < 1 | 0 | |||||||||
| Troubles généraux et problèmes au point d’administration | |||||||||||||
| Pyrexie | 23 | 1 | 20 | < 1 | |||||||||
| Fatigue | 16 | < 1 | 16 | 0 | |||||||||
| Douleur | 16 | 1 | 15 | < 1 | |||||||||
| Asthénie | 16 | 0 | 14 | 1 | |||||||||
| Œdème du visage | 12 | 0 | 38 | 0 | |||||||||
| Douleur thoracique | 11 | 0 | 5 | 0 | |||||||||
| Œdème périphérique | 9 | 0 | 13 | < 1 | |||||||||
| Œdème généralisé | 5 | 0 | 9 | 0 | |||||||||
| Infections et infestations | |||||||||||||
| Infection (incluant les infections bactériennes, virales, fongiques et non précisées) | 40 | 4 | 30 | 3 | |||||||||
| Infection/inflammation des voies respiratoires supérieures | 38 | 1 | 38 | 1 | |||||||||
| Entérocolite infectieuse | 11 | 0 | 6 | < 1 | |||||||||
| Examens | |||||||||||||
| Gain pondéral | 10 | 2 | 13 | 3 | |||||||||
| CLASSIFICATION PAR DISCIPLINE MÉDICALE /Terme privilégié | Dasatinib 100 mg 1 f.p.j. (n = 258) | Imatinib 400 mg 1 f.p.j. (n = 258) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tous grades confondus | Grades 3/4 | Tous grades confondus | Grades 3/4 | |||||||||||
| Pourcentage (%) de patients | ||||||||||||||
| Troubles métaboliques et nutritionnels | ||||||||||||||
| Perturbation de l’appétit | 9 | 0 | 5 | 0 | ||||||||||
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||||||||||||||
| Douleur musculosquelettique | 31 | < 1 | 34 | < 1 | ||||||||||
| Myalgie | 14 | < 1 | 16 | 0 | ||||||||||
| Arthralgie | 14 | 0 | 16 | < 1 | ||||||||||
| Spasmes musculaires | 5 | 0 | 24 | < 1 | ||||||||||
| Troubles du système nerveux | ||||||||||||||
| Céphalées | 23 | 0 | 18 | < 1 | ||||||||||
| Étourdissements | 11 | < 1 | 7 | < 1 | ||||||||||
| Neuropathie (incluant la neuropathie périphérique) | 10 | < 1 | 8 | < 1 | ||||||||||
| Ophtalmologie | ||||||||||||||
| Conjonctivite | 4 | 0 | 7 | 0 | ||||||||||
| Troubles psychiatriques | ||||||||||||||
| Insomnie | 8 | 0 | 6 | 0 | ||||||||||
| Dépression | 2 | 0 | 5 | < 1 | ||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||||
| Épanchement pleural | 29 | 3 | 1 | 0 | ||||||||||
| Toux | 27 | < 1 | 11 | 0 | ||||||||||
| Dyspnée | 16 | 2 | 6 | 0 | ||||||||||
| Hypertension pulmonaire | 5 | 1 | < 1 | 0 | ||||||||||
| Œdème pulmonaire* | 1 | 0 | 0 | 0 | ||||||||||
| Troubles de la peau et des tissus sous-cutanés | ||||||||||||||
| Éruption cutanéeb | 20 | 0 | 23 | 2 | ||||||||||
| Prurit | 7 | 0 | 9 | < 1 | ||||||||||
| Acné | 6 | 0 | 2 | 0 | ||||||||||
| Dermatite, incluant l’eczéma | 4 | 0 | 7 | 0 | ||||||||||
| Troubles de la pigmentation | 2 | 0 | 7 | 0 | ||||||||||
| Hyperhidrose | 2 | 0 | 5 | 0 | ||||||||||
| Troubles vasculaires | ||||||||||||||
| Hémorragie | 19 | 2 | 18 | 2 | ||||||||||
| Autres saignementsc | 14 | < 1 | 15 | 2 | ||||||||||
| Hémorragie gastro-intestinale | 5 | 1 | 4 | < 1 | ||||||||||
| Hémorragie du SNC* | 1 | < 1 | < 1 | < 1 | ||||||||||
| Hypertension | 11 | < 1 | 8 | < 1 | ||||||||||
a Comprend : insuffisance cardiaque, insuffisance cardiaque aiguë, insuffisance cardiaque congestive, cardiomyopathie, dysfonction diastolique, fraction d’éjection réduite et dysfonctionnement ventriculaire gauche.
b Comprend : érythème, érythème polymorphe, rash calorique, rash, rash érythémateux, rash généralisé, rash maculaire, rash papuleux, rash pustuleux, desquamation et rash vésiculaire.
c Comprend : hémorragie conjonctivale, otorragie, ecchymose, épistaxis, hémorragie oculaire, saignements gingivaux, hématome, hématurie, hémoptysie, hémorragie, hémorragie sous-cutanée, hématome intra-abdominal, ménorragie, métrorragie, pétéchies, hémorragie sclérale, hémorragie utérine et hémorragie vaginale.
* Effets indésirables d’intérêt particulier dont la fréquence est inférieure à 5 %.
Patients atteints d’une LMC ou d’une LLA Ph+ associée à une résistance ou à une intolérance à l’imatinib
Tous les effets indésirables survenus en cours de traitement (à l’exception des anomalies des résultats des épreuves de laboratoire), sans égard au lien avec le médicament à l’étude, signalés chez au moins 5 % des patients recevant du dasatinib à la dose recommandée de 100 mg une fois par jour dans le cadre d’une étude clinique de phase III portant sur la LMC en phase chronique associée à une résistance ou à une intolérance à l’imatinib sont présentés dans le tableau 4.
Dans le cadre de l’étude de phase III sur l’optimisation de la dose menée auprès de patients atteints de LMC en phase chronique associée à une résistance ou à une intolérance à l’imatinib, la durée médiane globale du traitement avec la dose de 100 mg une fois par jour a été de 30 mois (intervalle de 1 à 93 mois).
Tableau 4 Effets indésirables signalés chez ≥ 5 % des patients traités par la dose de 100 mg une fois par jour dans le cadre d’études cliniques portant sur la LMC associée à une intolérance ou à une résistance à l’imatinib – suivi de 84 mois
| CLASSIFICATION PAR DISCIPLINE MÉDICALE /Terme privilégié | Phase III | |
|---|---|---|
100 mg 1 f.p.j. n = 165 | ||
| Pourcentage (%) de patients | ||
| Tous grades confondus | Tous grades confondus | |
| Cardiologie | ||
| Arythmie (incluant la tachycardie) | 8 | 0 |
| Palpitations | 8 | 0 |
| Épanchement péricardiquea | 3 | 1 |
| Insuffisance cardiaque congestive/Dysfonctionnement cardiaquea, b | 2 | 1 |
| Appareil digestif | ||
| Diarrhée | 42 | 4 |
| Douleur abdominale | 24 | 2 |
| Nausées | 22 | 1 |
| Constipation | 18 | 2 |
| Vomissements | 14 | 1 |
| Distension abdominale | 12 | 0 |
| CLASSIFICATION PAR DISCIPLINE MÉDICALE /Terme privilégié | Phase III | |
|---|---|---|
100 mg 1 f.p.j. n = 165 | ||
| Pourcentage (%) de patients | ||
| Tous grades confondus | Tous grades confondus | |
| Inflammation des muqueuses (incluant la mucite/stomatite) | 10 | 0 |
| Dyspepsie | 8 | 0 |
| Asciteb | 1 | 0 |
| Troubles généraux et problèmes au point d’administration | ||
| Fatigue | 37 | 4 |
| Douleur | 27 | 1 |
| Œdème superficielc | 26 | 1 |
| Pyrexie | 21 | 1 |
| Douleur thoracique | 17 | 2 |
| Asthénie | 9 | 1 |
| Frissons | 7 | 0 |
| Œdème généralisé | 5 | 1 |
| Troubles du système immunitaire | ||
| Hypersensibilité (incluant l’érythème noueux) | 5 | 1 |
| Infections et infestations | ||
| Infection (incluant les infections bactériennes, virales, fongiques et non précisées) | 48 | 6 |
| Infection/inflammation des voies respiratoires supérieures | 43 | 1 |
| Pneumonie (incluant la pneumonie bactérienne, virale, fongique) | 13 | 5 |
| Entérocolite infectieuse | 7 | 2 |
| Infection à herpèsvirus | 5 | 1 |
| Examens | ||
| Gain pondéral | 11 | 1 |
| Perte pondérale | 8 | 0 |
| Troubles métaboliques et nutritionnels | ||
| Perturbation de l’appétit | 10 | 0 |
| Hyperuricémie | 5 | 1 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Douleur musculosquelettique | 48 | 3 |
| Arthralgie | 30 | 2 |
| Myalgie | 17 | 0 |
| Spasmes musculaires | 6 | 0 |
| Arthrite | 5 | 0 |
| Troubles du système nerveux | ||
| Céphalées | 48 | 1 |
| Étourdissements | 16 | 2 |
| Neuropathie (incluant la neuropathie périphérique) | 14 | 1 |
| Ophtalmologie | ||
| Trouble visuel | 7 | 0 |
| Troubles psychiatriques | ||
| Insomnie | 12 | 0 |
| Dépression | 11 | 1 |
| Anxiété | 5 | 0 |
| CLASSIFICATION PAR DISCIPLINE MÉDICALE /Terme privilégié | Phase III | |
|---|---|---|
100 mg 1 f.p.j. n = 165 | ||
| Pourcentage (%) de patients | ||
| Tous grades confondus | Tous grades confondus | |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Dyspnée | 34 | 2 |
| Toux | 34 | 1 |
| Épanchement pleural | 28 | 5 |
| Hypertension pulmonairea | 2 | 1 |
| Œdème pulmonairea | 1 | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruption cutanée | 33 | 2 |
| Prurit | 17 | 1 |
| Hyperhidrose | 10 | 0 |
| Alopécie | 8 | 0 |
| Sécheresse cutanée | 6 | 0 |
| Acné | 5 | 0 |
| Troubles vasculaires | ||
| Hémorragie | 27 | 3 |
| Hémorragie gastro-intestinale | 6 | 1 |
| Hémorragie du SNC | 0 | 0 |
| Hypertension | 9 | 0 |
| Bouffées vasomotrices | 6 | 0 |
a Effets indésirables d’intérêt particulier dont la fréquence est inférieure à 5 %.
b Comprend : dysfonctionnement ventriculaire, insuffisance cardiaque, insuffisance cardiaque congestive, cardiomyopathie, cardiomyopathie congestive, dysfonction diastolique, fraction d’éjection réduite et insuffisance ventriculaire.
c Œdème superficiel est un terme regroupant l’œdème du visage, l’œdème périphérique et d’autres formes d’œdème superficiel.
Le suivi minimal de 84 mois a permis de recueillir des données cumulatives sur l’innocuité à long terme de la dose de 100 mg une fois par jour. Puisque les sujets pouvaient passer à la dose de 100 mg une fois par jour dans les trois autres groupes de l’étude, les résultats sur l’innocuité obtenus dans ces groupes de traitement sont comparables à ceux obtenus dans le groupe ayant reçu la dose initiale de 100 mg une fois par jour. Les effets indésirables (tous grades confondus) qui ont continué à être observés après 2 et 7 ans chez les patients recevant la dose de 100 mg une fois par jour comprenaient : rétention aqueuse globale (34 % p/r à 48 %), épanchement pleural (18 % p/r à 28 %) et œdème superficiel (18 % p/r à 22 %). Les taux d’épanchement pleural de grade 3 ou 4 observés après 2 et 7 ans chez les patients recevant la dose de 100 mg une fois par jour étaient de 2 % et 5 %, respectivement.
Dans le cadre de l’étude de phase III portant sur l’optimisation de la dose et visant à évaluer l’administration d’une dose uniquotidienne de dasatinib (140 mg une fois par jour) chez des patients dont la maladie est à un stade avancé, la durée médiane du traitement a été de 13,62 mois (intervalle de 0,03 à 31,15 mois) chez les patients atteints de LMC en phase d’accélération, de 3,19 mois (intervalle de 0,03 à 27,73 mois) chez ceux atteints de LMC en crise myéloblastique, de 3,55 mois (intervalle de 0,10 à 22,08 mois) chez ceux atteints de LMC en crise lymphoblastique et de 2,99 mois (intervalle de 0,16 à 23,46 mois) chez ceux atteints de LLA Ph+.
Tableau 5 Effets indésirables signalés chez ≥ 5 % des patients traités par la dose de 140 mg une fois par jour dans le cadre d’études cliniques portant sur la LMC et la LLA Ph+ associées à une intolérance ou à une résistance à l’imatinib
| CLASSIFICATION PAR DISCIPLINE MÉDICALE/ Terme privilégié | Phase III | |
|---|---|---|
140 mg 1 f.p.j. n = 304 | ||
| Pourcentage (%) de patients | ||
| Tous grades confondus | Tous grades confondus | |
| Troubles des systèmes hématopoïétique et lymphatique | ||
| Neutropénie fébrile | 12 | 12 |
| Cardiologie | ||
| Arythmie (incluant la tachycardie) | 13 | 1 |
| Insuffisance cardiaque congestive/Dysfonctionnement cardiaquea, b | 3 | 1 |
| Épanchement péricardiquea | 2 | 1 |
| Troubles gastro-intestinaux | ||
| Diarrhée | 44 | 6 |
| Nausées | 34 | 2 |
| Vomissements | 28 | 1 |
| Douleur abdominale | 20 | 4 |
| Inflammation des muqueuses (incluant la mucite/stomatite) | 17 | 1 |
| Constipation | 15 | 1 |
| Dyspepsie | 9 | 0 |
| Ascitea | < 1 | < 1 |
| Troubles généraux et problèmes au point d’administration | ||
| Pyrexie | 39 | 3 |
| Fatigue | 29 | 5 |
| Œdème superficielc | 25 | < 1 |
| Douleur | 24 | 2 |
| Asthénie | 13 | 3 |
| Douleur thoracique | 13 | 1 |
| Œdème généraliséa | 3 | < 1 |
| Infections et infestations | ||
| Infection | 46 | 14 |
| Infection/inflammation des voies respiratoires supérieures | 26 | 1 |
| Pneumonie (incluant la pneumonie bactérienne, virale, fongique) | 17 | 9 |
| Sepsis (incluant les cas d’issue mortelle) | 6 | 4 |
| Entérocolite infectieuse | 5 | 1 |
| Blessure, empoisonnement et complications interventionnelles | ||
| Contusion | 6 | < 1 |
| Examens | ||
| Perte pondérale | 17 | 1 |
| Gain pondéral | 11 | 1 |
| Troubles métaboliques et nutritionnels | ||
| CLASSIFICATION PAR DISCIPLINE MÉDICALE/ Terme privilégié | Phase III | |
|---|---|---|
140 mg 1 f.p.j. n = 304 | ||
| Pourcentage (%) de patients | ||
| Tous grades confondus | Tous grades confondus | |
| Perturbations de l’appétit | 17 | 1 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Douleur musculosquelettique | 38 | 7 |
| Arthralgie | 20 | 2 |
| Myalgie | 11 | 1 |
| Troubles du système nerveux | ||
| Céphalées | 37 | 4 |
| Neuropathie (incluant la neuropathie périphérique) | 14 | 1 |
| Étourdissements | 9 | 1 |
| Troubles psychiatriques | ||
| Dépression | 8 | 0 |
| Insomnie | 6 | 0 |
| Anxiété | 6 | 1 |
| Troubles rénaux et urinaires | ||
| Insuffisance rénale | 6 | 5 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 29 | 0 |
| Épanchement pleural | 28 | 8 |
| Dyspnée | 28 | 6 |
| Infiltration pulmonaire | 5 | 2 |
| Œdème pulmonairea | 2 | 1 |
| Hypertension pulmonairea | 1 | 1 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruption cutanée | 27 | 1 |
| Prurit | 10 | 0 |
| Hyperhidrose | 9 | 0 |
| Sécheresse cutanée | 6 | 0 |
| Troubles vasculaires | ||
| Hémorragie | 44 | 13 |
| Hémorragie gastro-intestinale | 17 | 9 |
| Hémorragie du SNCa | 5 | 1 |
| Hypertension | 8 | 1 |
| Bouffées vasomotrices | 6 | 2 |
a Effets indésirables d’intérêt particulier dont la fréquence est inférieure à 5 %.
b Comprend : dysfonctionnement ventriculaire, insuffisance cardiaque, insuffisance cardiaque congestive, cardiomyopathie, cardiomyopathie congestive, dysfonction diastolique, fraction d’éjection réduite et insuffisance ventriculaire
c Œdème superficiel est un terme regroupant l’œdème du visage, l’œdème périphérique et d’autres formes d’œdème superficiel.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Les effets indésirables additionnels suivants, sans égard au lien avec le médicament à l’étude ou au schéma posologique, ont été signalés à une fréquence inférieure à 5 % chez 2712 patients recevant du dasatinib dans le cadre d’études cliniques, sauf indication contraire. Ces effets sont présentés selon leur fréquence. Les effets fréquents sont ceux survenant chez au moins 1 % des patients, les effets peu fréquents sont ceux survenant chez 0,1 % à moins de 1 % des patients et les effets rares sont ceux survenant chez moins de 0,1 % des patients. Ces effets sont inclus selon leur pertinence sur le plan clinique.
Affections gravidiques, puerpérales et périnatales – réaction rare : avortement.
Appareil cardiaque – réactions fréquentes : angine de poitrine, cardiomégalie; infarctus du myocarde (incluant issue fatale); réactions peu fréquentes : allongement de l’espace QT à l’électrocardiogramme, péricardite, arythmie ventriculaire (incluant tachycardie ventriculaire), syndrome coronarien aigu, cœur pulmonaire, myocardite, anomalies des ondes T sur l’électrocardiogramme, taux accru de troponine, arrêt cardiaque, coronaropathie; réactions rares : artériosclérose des artères coronaires, cardiomyopathie restrictive, allongement de l’intervalle PR à l’électrocardiogramme, pleuropéricardite.
Appareil gastro-intestinal – réactions fréquentes : dysphagie, reflux gastro-œsophagien, colite (incluant la colite neutropénique), atteintes des tissus mous de la bouche; réactions peu fréquentes : fissure anale, œsophagite, fistule anale, ulcère des voies gastro-intestinales supérieures, pancréatite, iléus; réactions rares : gastro-entéropathie exsudative, volvulus, pancréatite aiguë.
Appareil musculosquelettique et tissus conjonctifs – réactions fréquentes : faiblesse musculaire, raideur musculosquelettique; réactions peu fréquentes : tendinite, rhabdomyolyse, inflammation musculaire, ostéonécrose; réactions rares : chondrocalcinose, ostéochondrose, tophus goutteux.
Appareil reproducteur et seins – réaction fréquente : gynécomastie; réaction peu fréquente : troubles menstruels; réactions rares : orchite non infectieuse, prolapsus vaginal.
Appareil respiratoire, thorax et médiastin – réactions fréquentes : asthme, infiltration pulmonaire, dysphonie, pneumonite; réactions peu fréquentes : bronchospasme, syndrome de détresse respiratoire aiguë (incluant issue fatale), embolie pulmonaire, gêne oropharyngée; réactions rares : hypertension artérielle pulmonaire, déviation du septum nasal, rhinite hypertrophique, laryngite liée au reflux, perforation du septum nasal.
Blessure, empoisonnement et complications après une intervention – réactions rares : épicondylite
Infections et infestations – réaction rare : sialadénite.
Métabolisme et alimentation – réaction fréquente : déshydratation; réactions peu fréquentes : hypoalbuminémie, diabète sucré, syndrome de lyse tumorale, hypercholestérolémie.
Néoplasmes bénins, malins et non précisés – réactions rares : papillomes buccaux.
Oreille et labyrinthe – réactions fréquentes : acouphène, vertiges, perte auditive.
Peau et tissus sous-cutanés – réactions fréquentes : urticaire, ulcère cutané, photosensibilité; réactions peu fréquentes : affections bulleuses, affection unguéale, dermatose neutrophile, syndrome d’érythrodysesthésie palmaire-plantaire, panniculite, troubles pileux; réactions rares astéatose, angéite leucocytoclasique, fibrose cutanée.
Reins et appareil génito-urinaire – réactions peu fréquentes : protéinurie, insuffisance rénale; réactions rares : néphrocalcinose, diverticule de la vessie, glomérulonéphrite.
Résultats des analyses et des examens – réactions peu fréquentes : taux sanguin accru de créatine phosphokinase, taux accru de gamma-glutamyltransférase; réactions rares : résultat positif au test de dépistage de Clostridium, résultat positif au test de dépistage du virus Coxsackie, augmentation du taux d’ARN du virus de l’hépatite C, agrégation plaquettaire anormale, taux sanguin accru de chlorure.
Sang et système lymphatique – réactions fréquentes : dépression médullaire (y compris anémie, neutropénie, thrombocytopénie); réactions peu fréquentes : coagulopathie, lymphadénopathie, lymphopénie; réactions rares : aplasie érythrocytaire pure, calcification splénique.
Système hépatobiliaire – réactions peu fréquentes : cholécystite, cholestase, hépatite; réactions rares : dilatation acquise des canaux intrahépatiques.
Système immunitaire – réaction rare : réaction anaphylactique.
Système nerveux – réactions fréquentes : dysgueusie, syncope, amnésie, tremblements, convulsions, somnolence; réactions peu fréquentes : accident vasculaire cérébral, accès ischémique transitoire, troubles de l’équilibre, ataxie; réactions rares : paralysie du nerf VII, infarctus cérébelleux, démence, syndrome de leuco-encéphalopathie réversible postérieure, névrite optique, sténose carotidienne.
Système vasculaire – réaction fréquente : thrombophlébite; réactions peu fréquentes : thrombose veineuse profonde, thrombose, athérosclérose; réactions rares : livedo reticularis, maladie artérielle périphérique oblitérante, maladie artérielle oblitérante, embolie, artériosclérose cérébrale.
Troubles congénitaux, familiaux et génétiques – réaction rare : porokératose.
Troubles d’ordre général et réactions au point d’administration – réactions fréquentes : malaise, œdème du visage (> 5 %), autres formes d’œdème superficiel; réactions rares : trouble de la démarche.
Troubles endocriniens – réactions fréquentes : hypothyroïdie; réactions peu fréquentes : hyperthyroïdie, thyroïdite.
Troubles psychiatriques – réactions fréquentes : état confusionnel, labilité de l’affect; réaction peu fréquente : baisse de la libido; réactions rares : hypomanie, trouble affectif saisonnier.
Yeux – réactions fréquentes : conjonctivite, sécheresse oculaire, trouble visuel; réactions peu fréquentes : déficit visuel, larmoiement accru; réactions rares : ptérygion, trouble vasculaire rétinien, photophobie.
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
On a couramment signalé des cas d’aplasie médullaire dans toutes les études. Toutefois, la fréquence des cas de neutropénie, de thrombocytopénie et de l’anémie de grade 3 ou 4 a été plus élevée chez les patients atteints d’une LMC au stade avancé ou d’une LLA Ph+ que chez ceux atteints d’une LMC en phase chronique. La plupart des patients ont poursuivi leur traitement sans autres signes manifestes d’aplasie médullaire.
Patients ayant récemment reçu un diagnostic de LMC en phase chronique
Les anomalies des constantes biologiques signalées dans le groupe traité par le dasatinib au cours de l’étude clinique de phase III menée auprès de patients ayant récemment reçu un diagnostic de LMC sont présentées dans le tableau 6. On a signalé moins fréquemment une dépression médullaire chez les patients ayant récemment reçu un diagnostic de LMC en phase chronique que chez les patients atteints d’une LMC en phase chronique associée à une résistance ou à une intolérance à un traitement antérieur par l’imatinib. Chez les patients traités par le dasatinib qui ont présenté une dépression médullaire de grade 3 ou 4, on a généralement observé le rétablissement après une brève interruption de l’administration et/ou une baisse de la dose. Le traitement a dû être abandonné de façon permanente chez 2,3 % des patients en raison des effets toxiques hématologiques liés au médicament.
Tableau 6 Anomalies des constantes biologiques de grades 3 et 4 selon les CTC chez des patients ayant récemment reçu un diagnostic de LMC en phase chronique - suivi de 60 mois
| Paramètres de laboratoire | Dasatinib (n = 258) | Imatinib (n = 258) | ||||
|---|---|---|---|---|---|---|
| Pourcentage (%) de patients | ||||||
| Paramètres biochimiques | ||||||
| Taux élevés de phosphatase alcaline | 1 | 0 | ||||
| Hyperuricémie | 4 | 1 | ||||
| Hypophosphatémie | 7 | 31 | ||||
| Hypokaliémie | 0 | 3 | ||||
| Hypocalcémie | 4 | 3 | ||||
| Hypomagnésiémie | < 1 | 2 | ||||
| Hyponatrémie | 3 | 2 | ||||
| Taux élevés d’ALT | < 1 | 2 | |
|---|---|---|---|
| Taux élevés d’AST | < 1 | 1 | |
| Bilirubinémie élevée | 1 | 0 | |
| Taux élevés de créatinine | 1 | 1 | |
| Paramètres hématologiques | |||
| Neutropénie | 29 | 24 | |
| Thrombocytopénie | 22 | 14 | |
| Anémie | 13 | 9 | |
Grades selon les CTC : neutropénie (grade 3 ≥ 0,5-< 1 × 10⁹/L, grade 4 < 0,5 × 10⁹/L); thrombocytopénie (grade 3 ≥ 25-< 50 × 109/L, grade 4 < 25 × 109/L); anémie (hémoglobine : grade 3 ≥ 65-< 80 g/L, grade 4 < 65 g/L); taux élevés de créatinine (grade 3 > 3-6 × limite supérieure de la normale [LSN], grade 4 > 6 × LSN); bilirubinémie élevée (grade 3 > 3-10 × LSN, grade 4 > 10 × LSN); taux élevés d’AST ou d’ALT (grade 3 > 5-20 × LSN, grade 4 > 20 × LSN); hypocalcémie (grade 3 < 7-6 mg/dL, grade 4 < 6 mg/dL); hypophosphatémie (grade 3 < 2-1 mg/dL, grade 4 < 1 mg/dL); hypokaliémie (grade 3 < 3-2,5 mmol/L, grade 4 < 2,5 mmol/L).
Patients atteints d’une LMC ou d’une LLA Ph+ associée à une résistance ou à une intolérance à l’imatinib
Les anomalies des constantes biologiques signalées chez les patients traités par le dasatinib dans le cadre d’études cliniques sont présentées dans le tableau 7 (LMC en phase chronique ou au stade avancé et LLA Ph+ associées à une intolérance ou à une résistance à l’imatinib).
Chez les patients qui ont présenté une aplasie médullaire grave, on a généralement observé le rétablissement après une brève interruption de l’administration et/ou une baisse de la dose. Il a été parfois nécessaire d’abandonner de façon permanente le traitement.
On a signalé des élévations des taux de transaminases ou de bilirubine chez les patients atteints d’une LMC, sans égard à la phase, mais ces taux accrus ont été plus fréquents chez les patients dont la maladie était à un stade avancé. Les nombres de patients qui ont manifesté au moins trois élévations significatives simultanées de transaminases ou de bilirubine évoquant une toxicité hépatique ont été les suivants : phase chronique, 4; phase d’accélération, 13; crise myéloblastique, 13; crise lymphoblastique, 7. La plupart des épisodes ont été traités par la réduction de la dose ou l’arrêt temporaire du traitement. Il y a eu un abandon du traitement en raison d’anomalies des résultats des tests d’exploration fonctionnelle hépatique. Bien que le lien de cause à effet n’ait pas été établi, on devrait suivre de près les résultats anormaux aux tests d’exploration fonctionnelle hépatique et envisager l’arrêt de l’administration de TEVA-DASATINIB.
Hypocalcémie :
Entre 48 % et 76 % des patients ont manifesté une hypocalcémie, au moins une fois, au cours de cette période. Des anomalies de grade 3 ou 4 ont été signalées chez 2, 7, 16, 13 et 9 % des patients atteints d’une LMC en phase chronique (n = 1150), d’une LMC en phase d’accélération (n = 502), d’une LMC en crise myéloblastique (n = 280), d’une LMC en crise lymphoblastique (n = 115) et d’une LLA Ph + (n = 135), respectivement. Les pourcentages de patients atteints d’hypocalcémie qui ont été traités par des suppléments de calcium sont de 7 %, de 16 %, de 28 %, et de 20 %, pour les cas de LMC en phase chronique, de LMC en phase d’accélération, de LMC en crise myéloblastique et de LMC en crise lymphoblastique, respectivement et de 20 % pour les case de LLA Ph+.
Hypophosphatémie :
Entre 41 % et 50 % des patients ont manifesté une hypophosphatémie, au moins une fois, au cours de cette période. Des anomalies de grade 3 ou 4 ont été signalées chez 10, 13, 20,19 et 21 % des patients atteints d’une LMC en phase chronique (n = 1150), d’une LMC en phase d’accélération (n = 502), d’une LMC en crise myéloblastique (n = 280), d’une LMC en crise lymphoblastique (n = 115) et d’une LLA Ph + (n = 135), respectivement.
Dans le cadre de l’étude à répartition aléatoire de phase II, la fréquence des cas de neutropénie, de thrombocytopénie et d’anémie de grade 3 ou 4 était de 63 %, 57 % et 20 % respectivement dans le groupe traité par le dasatinib et de 39 %, 14 % et 8 % respectivement, dans le groupe recevant l’imatinib. La fréquence des cas d’hypocalcémie de grade 3 ou 4 était de 5 % dans le groupe traité par le dasatinib et de 0 % dans le groupe recevant l’imatinib.
Tableau 7 Anomalies des constantes biologiques de grades 3 et 4 selon les CTC lors des études cliniques portant sur la LMC : patients atteints d’une LMC en phase chronique ou au stade avancé ou d’une LLA Ph+ associées à une résistance ou à une intolérance à l’imatiniba
| Paramètres de laboratoire | Phase chroniqueb n =165 | Phase d’accélératio nc n = 157 | Crise myélo-blastiquec n = 74 | Crise lympho-blastiquec n = 33 | LLA Ph+c n = 40 | ||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Paramètre biochimiques | |||||||||||
| Hypophosphatémie | 10 | 13 | 12 | 18 | 16 | ||||||
| Hypokaliémie | 2 | 7 | 11 | 15 | 8 | ||||||
| Hypocalcémie | < 1 | 4 | 9 | 12 | 5 | ||||||
| Taux élevés d’ALT | 0 | 2 | 5 | 3 | 8 | ||||||
| Taux élevés d’AST | < 1 | 0 | 4 | 3 | 3 | ||||||
| Bilirubinémie élevée | < 1 | 1 | 3 | 6 | 3 | ||||||
| Taux élevés de créatinine | 0 | 2 | 8 | 0 | 0 | ||||||
| Paramètres hématologiques* | |||||||||||
| Neutropénie | 35 | 58 | 77 | 79 | 67 | ||||||
| Thrombocytopénie | 23 | 63 | 78 | 85 | 72 | ||||||
| Anémie | 13 | 47 | 74 | 52 | 36 | ||||||
a Résultats d’une étude de phase III sur l’optimisation de la dose présentés après un suivi de 2 ans.
b Résultats de l’étude CA180-034 portant sur la dose initiale recommandée de 100 mg une fois par jour.
c Résultats de l’étude CA180-034 portant sur la dose initiale recommandée de 140 mg une fois par jour.
8.5 Effets indésirables signalés après la commercialisation du produit
Les effets indésirables additionnels suivants ont été relevés au cours de l’utilisation du dasatinib après l’autorisation de commercialisation. Étant donné que ces effets sont signalés sur une base volontaire et qu’on ignore la taille de la population, il n’est pas toujours possible d’évaluer précisément leur fréquence ou d’établir une relation de cause à effet entre les effets et la prise du médicament.
| Troubles cardiaques : | Fibrillation auriculaire/flutter auriculairea |
|---|---|
| Infections et infestations : | Réactivation du virus de l’hépatite B |
| Troubles de l’appareil locomoteur et des tissus conjonctifs : | Retard de croissance chez certains enfants traités par le dasatinib signalé dans le cadre de la surveillance après la mise en marché et d’essais cliniques; Santé Canada n’a pas autorisé une indication pour l’usage pédiatrique |
| Troubles de la grossesse : | Complications fœtales (y compris anasarque fœtoplacentaire et malformations fœtales) |
| Troubles rénaux et urinaires : | Syndrome néphrotique |
| Troubles respiratoires, thoraciques et médiastinaux : | Pneumopathie interstitielle, hypertension artérielle pulmonaireb |
| Troubles cutanés et sous-cutanés : | Syndrome de Stevens-Johnsonb |
| Troubles vasculaires : | Microangiopathie thrombotique (MAT) |
a Habituellement signalés chez les patients âgés ou chez les patients présentant des facteurs de confusion, notamment des troubles cardiaques ou cardiovasculaires concomitants ou sous-jacents importants, ou d’autres maladies concomitantes importantes (p. ex. grave infection/septicémie, anomalies électrolytiques).
b Certains des patients chez qui on a signalé une HAP pendant le traitement par le dasatinib prenaient des médicaments concomitants ou présentaient des maladies concomitantes en plus de leur cancer sous-jacent.
c Des cas de syndrome de Stevens-Johnson ont été signalés après la commercialisation du produit. On a été incapable de déterminer si ces réactions cutanéo-muqueuses étaient directement liées à l’utilisation du dasatinib ou à l’utilisation de médicaments concomitants.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le dasatinib est un inhibiteur du CYP3A4 et peut diminuer la clearance métabolique des médicaments qui sont principalement métabolisés par le CYP3A4. À des concentrations pertinentes sur le plan clinique, le dasatinib n’inhibe pas les CYP1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 ou 2E1. Le dasatinib n’est pas un inducteur des enzymes humaines du CYP.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans la liste ci-après, basés sur des essais cliniques, y figurent en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu.
Tableau 8 – Interactions médicament-médicament potentielles ou établies
| [Nom usuel / commun] | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Médicaments pouvant élever les concentrations plasmatiques du dasatinib | |||
| Inhibiteurs du CYP3A4 (p. ex. kétoconazole) | EC | Lors d’une étude menée auprès de 18 patients présentant des tumeurs solides, l’administration concomitante du dasatinib à 20 mg, une fois par jour, et de kétoconazole à 200 mg, deux fois par jour (n = 18), a eu pour effet de quadrupler et quintupler les valeurs de la Cmax et de l’ASC du dasatinib, respectivement. | Les substances qui inhibent l’activité du CYP3A4 (p. ex. le kétoconazole, l’itraconazole, l’érythromycine, la clarithromycine, le ritonavir, le lopinavir, le jus de pamplemousse) peuvent ralentir le métabolisme et élever les concentrations de dasatinib, et doivent donc être évitées. L’administration concomitante d’un inhibiteur puissant du CYP3A4 n’est pas recommandée chez les patients sous TEVA-DASATINIB. Il est recommandé d’opter pour un médicament concomitant dont le pouvoir d’inhibition du CYP3A4 est faible ou nul. Lorsqu’il n’est pas possible d’éviter l’administration systémique d’un inhibiteur puissant du CYP3A4, il faut envisager une réduction de la dose à 20 mg ou à 40 mg par jour et exercer une surveillance étroite des signes de toxicité (voir 9.5 Interactions médicament-aliments et (voir 9.5 Drug-Food Interactions et 4.1 Considérations posologiques, Réduction de la |
| [Nom usuel / commun] | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| dose lors de l’utilisation concomitante de puissants inhibiteurs du CYP3A4). | |||
| Médicaments pouvant diminuer les concentrations plasmatiques du dasatinib | |||
| Inducteurs du CYP3A4 (p. ex. rifampicine) | EC | Les données provenant d’une étude menée chez 20 sujets en santé, chez lesquels on a administré une seule dose de dasatinib le matin, suivant l’administration le soir, pendant huit jours consécutifs, de 600 mg de rifampicine, un puissant inducteur du CYP3A4, ont révélé une réduction de la Cmax et de l’ASC moyennes du dasatinib de 81 % et de 82 %, respectivement. De plus, on a noté un allongement de l’intervalle QTc > 30 ms, par rapport aux données de l’enregistrement ÉCG initial, chez un nombre plus élevé d’hommes en bonne santé si une seule dose de dasatinib était administrée 12 heures après l’administration de rifampicine plutôt que si le dasatinib était administré seul (25 % p/r à 10 %, n = 20). Aucun sujet n’a présenté d’intervalle QTcF de plus de 450 ms ni de changement par rapport aux valeurs initiales > 60 ms (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et 16 TOXICOLOGIE NON CLINIQUE, Étude pharmacologique portant sur l’innocuité). | L’utilisation concomitante de dasatinib et de médicaments qui induisent le CYP3A4 (p. ex. dexaméthasone, phénytoïne, carbamazépine, rifampicine, phénoabrbital ou millepertuis) peut entraîner une diminution substantielle de l’exposition au dasatinib, ce qui peut augmenter du coup le risque d’échec thérapeutique. L’utilisation concomitante de dasatinib et d’inducteurs puissants du CYP3A4 n’est donc pas recommandée. Si la rifampicine ou d’autres inducteurs du CYP3A4 sont indiqués, on se tournera vers d’autres agents dont le potentiel d’induction enzymatique est plus faible. |
| [Nom usuel / commun] | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Antiacides | EC | Lors d’une étude menée chez 24 sujets en bonne santé, l’administration concomitante de 30 mL d’hydroxyde d’aluminium/d’hydroxyde de magnésium et d’une dose de 50 mg de dasatinib a entraîné une réduction de 55 % de l’ASC du dasatinib et de 58 % de sa Cmax. Aucun changement significatif n’a cependant été observé quant à l’ASC et à la Cmax du dasatinib lorsque l’administration des 30 mL d’hydroxyde d’aluminium/d’hydroxyde de magnésium a eu lieu deux heures avant la dose unique de 50 mg de dasatinib. | L’utilisation concomitante de dasatinib et d’hydroxyde d’aluminium/d’hydroxyde de magnésium peut réduire l’exposition au dasatinib. Toutefois, les produits renfermant de l’hydroxyde d’aluminium et de l’hydroxyde de magnésium peuvent être administrés jusqu’à 2 heures avant ou après l’administration du dasatinib. |
| Antagonistes des récepteurs H2 ou inhibiteurs de la pompe à protons | |||
| Famotidine | EC | Lors d’une étude menée chez 24 sujets en bonne santé, l’administration d’une seule dose de 50 mg de dasatinib 10 heures après la prise de famotidine a fait diminuer l’ASC et la Cmax du dasatinib de 61 % et de 63 %, respectivement. | En supprimant de manière prolongée la sécrétion d’acide gastrique, les antagonistes des récepteurs H2 et les inhibiteurs de la pompe à protons (p. ex. cimétidine, ranitidine, famotidine et oméprazole) risquent de réduire l’exposition au dasatinib (voir 9 INTERACTIONS MÉDICAMENTEUSES). On recommande donc, chez les patients sous dasatinib, d’envisager l’emploi d’un antiacide plutôt que l’utilisation d’un antagoniste des récepteurs H2 ou d’un inhibiteur de la pompe à protons. |
| Médicaments dont les concentrations plasmatiques peuvent être modifiées par le dasatinib | |||
| [Nom usuel / commun] | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Substrats du CYP3A4 (p. ex. simvastatine) | CT | Les données portant sur l’administration d’une seule dose provenant d’une étude menée chez 54 sujets en bonne santé indiquent que la Cmax et l’ASC moyennes de la simvastatine, un substrat prototype du CYP3A4, ont augmenté de 37 % et de 20 %, respectivement, lorsque la simvastatine (80 mg) a été administrée en association avec une seule dose de 100 mg de dasatinib. De plus, chez trois sujets en santé (n = 48), on a noté un allongement de l’intervalle QTc > 30 ms, par rapport aux données de l’enregistrement ÉCG initial, après l’administration concomitante d’une seule dose de dasatinib et de simvastatine. Aucun sujet n’a présenté d’intervalle QTcF de plus de 450 ms ni de changement par rapport aux valeurs initiales > 60 ms (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire). | On recommande la prudence lors de l’administration concomitante de dasatinib et de médicaments qui peuvent modifier l’activité du CYP3A4, qui peuvent prolonger l’intervalle QTc ou qui sont des substrats du CYP3A4 ayant un indice thérapeutique étroit, comme la cyclosporine, les macrolides, les benzodiazépines, les benzodiazépines, le pimozide ou les alcaloïdes de l’ergot (ergotamine, dihydroergotamine). L’effet des substrats du CYP3A4 sur la pharmacocinétique du dasatinib n’a pas été étudié. |
Légende : ÉC = Étude de cas; EC = Essai clinique; T = Interaction théorique
Médicaments entraînant un allongement de l’intervalle QTc ou induisant des torsades de pointes
L’utilisation concomitante de TEVA-DASATINIB et de médicaments connus pour allonger l’intervalle QTc ou capables d’induire des torsades de pointes doit être évitée si possible. Les médicaments généralement reconnus comme présentant un risque d’allongement de l’intervalle QT et d’induction des torsades de pointes comprennent, entre autres : médicaments antiarythmiques des classes IA (p. ex. disopyramide, procaïnamide), III (p. ex. amiodarone, sotalol, ibutilide) ou IC (p. ex. flécaïnide), les antipsychotiques (p. ex. chlorpromazine, halopéridol, pimozide), les opioïdes (p. ex. méthadone), les antibiotiques de la classe des macrolides (p. ex. érythromycine, clarithromycine), les antibiotiques de la classe des quinolones (p. ex. moxifloxacine), les antipaludéens (p. ex. chloroquine), les stimulants de la motilité intestinale ou autres médicaments (p. ex. dompéridone).
Antiémétiques
On ne dispose d’aucune donnée sur l’innocuité du dasatinib, administré en concomitance avec des antiémétiques (prochlorpérazine, métoclopramide, inhibiteurs des récepteurs 5-HT3).
9.5 Interactions médicament-aliments
TEVA-DASATINIB ne doit pas être pris avec du pamplemousse ou du jus de pamplemousse.
Les données provenant d’une étude menée chez 54 sujets en bonne santé ayant reçu une seule dose de 100 mg de dasatinib, 30 minutes après la consommation d’un repas riche en matières grasses, ont indiqué une augmentation de 14 % de l’ASC moyenne du dasatinib. La consommation d’un repas pauvre en matières grasses 30 minutes avant la dose de dasatinib a entraîné une augmentation de 21 % de l’ASC moyenne du dasatinib. Ces observations ne représentent pas de modifications de l’exposition, pertinentes sur le plan clinique.
9.6 Interactions médicament-plantes médicinales
L’utilisation concomitante de dasatinib et de millepertuis (Hypericum perforatum) peut réduire substantiellement l’exposition au dasatinib.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le dasatinib inhibe l’activité de la protéine BCR-ABL kinase et des kinases de la famille SRC (LYN, HCK), ainsi que d’un certain nombre d’autres kinases, incluant la c-KIT, les kinases porteuses du récepteur éphrine (EPH) et celles porteuses du récepteur PDGFβ. Le dasatinib est un puissant inhibiteur de la BCR-ABL kinase et des kinases de la famille SRC, dont la puissance s’exerce à une concentration sous-nanomolaire. Il se lie non seulement à la forme inactive de l’enzyme, mais également à sa conformation active.
10.2 Pharmacodynamie
Pharmacodynamie non clinique
Des études approfondies, menées in vitro et in vivo, indiquent que le dasatinib est un inhibiteur puissant de la kinase BCR-ABL, des kinases de la famille SRC ainsi que d’un certain nombre d’autres kinases, incluant c-KIT, le récepteur à éphrine (EPH) et le récepteur du PDGFβ. Le dasatinib est actif in vitro et in vivo dans de nombreux modèles de LMC représentant des variantes pathologiques sensibles ou résistantes à l’imatinib. Les études non cliniques montrent que le dasatinib peut surmonter la résistance à l’imatinib résultant de mécanismes divergents, tels que des mutations dans le domaine kinase de BCR-ABL, la surexpression de BCR-ABL, l’activation de voies de signalisation alternatives des kinases de la famille SRC et la surexpression des gènes de résistance multimédicament.
Les études non cliniques montrent que le dasatinib peut se lier à la conformation active du domaine kinase de BCR-ABL et qu’il devrait aussi pouvoir se lier à la conformation inactive. In vitro, le dasatinib est 300 à 1000 fois plus puissant que l’imatinib pour détruire les cellules de LMC porteuses d’un gène BCR-ABL sauvage ou muté. Dans un modèle murin de LMC, le dasatinib a empêché LMC chronique d’évoluer vers la phase blastique. In vivo, le dasatinib a inhibé la croissance de la tumeur chez des souris porteuses de xénogreffes de lignées cellulaires sensibles à l’imatinib et d’une lignée cellulaire résistante à l’imatinib, prolongeant ainsi la survie des animaux.
Le dasatinib est actif in vitro contre les lignées de cellules leucémiques représentant des variantes pathologiques sensibles ou résistantes à l’imatinib. Ces études non cliniques montrent que le dasatinib peut surmonter la résistance à l’imatinib découlant de la surexpression de BCR-ABL, des mutations du domaine kinase de BCR-ABL (14 mutations sur 15, T315I excepté), de l’activation de voies de signalisation alternatives des kinases de la famille SRC (LYN, HCK), ainsi que de la surexpression des gènes de résistance multimédicament (MDR1).
Lors d’expériences in vivo menées séparément sur des modèles de souris atteintes de LMC, le dasatinib a empêché l’évolution de la LMC de la phase chronique vers la crise blastique et a prolongé la survie des souris porteuses de lignées cellulaires de LMC de l’humain.
Électrocardiographie
Lors de cinq études cliniques de phase II menées chez des patients atteints de leucémie, on a effectué une ÉCG, au début du traitement et d’autres, en cours de traitement à des moments établis à l’avance. Ces tracés d’ÉCG ont été interprétés à un seul endroit dans le cas de 865 patients recevant du dasatinib à 70 mg, deux fois par jour. On a corrigé l’intervalle QT en fonction de la fréquence cardiaque à l’aide de la formule de Fridericia. À tous les moments établis dans le temps, le 8e jour suivant l’administration de la dose, les changements moyens par rapport aux valeurs initiales de l’intervalle QTcF ont été de 4 à 6 ms, avec des limites supérieures des intervalles de confiance à 95 % associés < 7 ms et des limites inférieures des intervalles de confiance à 95 % > - 2 ms. Sur les 2182 patients traités par le dasatinib au cours d’études cliniques, 21 patients (< 1 %) ont présenté un intervalle QTcF > 500 ms (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
10.3 Pharmacocinétique
Pharmacocinétique non clinique
On a évalué les propriétés d’absorption, de distribution, de métabolisme et d’excrétion du dasatinib dans le cadre d’une série d’études in vitro et in vivo, menées sur des souris, des rats, des lapins, des chiens et des singes. Le dasatinib a présenté, in vitro, une bonne perméabilité intrinsèque de la membrane et a été rapidement absorbé par suite de son administration par voie orale, chez toutes les espèces d’animaux et chez l’humain.
Chez les rats et les singes, l’exposition systémique a été liée à la dose sans différence apparente quant au sexe. On n’a observé aucune accumulation notable après l’administration de doses uniquotidiennes répétées. Après l’administration par voie orale de dasatinib marqué au 14C à des rats, à des singes et à des humains, la radioactivité dérivée du médicament a été récupérée principalement dans les fèces (> 76 %), avec seulement une petite fraction de la dose (< 7 %) excrétée dans l’urine. Chez toutes les espèces testées, le dasatinib a subi un métabolisme important, incluant l’hydroxylation, la N-oxydation, la N-désalkylation, l’oxydation pour former un acide carboxylique, la glucuronidation et la sulfatation. Chez ces espèces, le dasatinib a été le composant associé au médicament le plus abondant dans le plasma; plusieurs métabolites oxydatifs et conjugués ont également été présents. On a aussi décelé dans le plasma des singes, tous les métabolites retrouvés dans le plasma humain. D’après le profil ADME (absorption, distribution, métabolisme et excrétion) du dasatinib, qui a été déterminé chez les souris, les rats, les lapins, les chiens et les singes, comparativement à celui des humains, le choix de ces espèces pour évaluer l’innocuité du dasatinib et de ses métabolites a été approprié.
Plusieurs enzymes ont participé au métabolisme du dasatinib, dont le CYP3A4 qui y a joué un rôle majeur. La participation du CYP3A4 a été confirmée lors des études cliniques où l’exposition au dasatinib a été substantiellement diminuée (> 80 %) lorsque ce dernier a été administré 12 heures après un traitement de sept jours par la rifampine, un inducteur puissant du CYP3A4. Les données des études in vitro ont indiqué que le dasatinib n’a pas induit les enzymes du CYP. Il a inhibé le CYP2C8 de façon compétitive et le CYP3A4, de façon dépendante du temps. D’après la Cmax du dasatinib à une dose thérapeutique, la probabilité d’interactions médicament-médicament est faible lors de l’administration concomitante de médicaments qui sont des substrats du CYP2C8. Toutefois, il y a un risque d’interaction avec les médicaments qui sont des substrats du CYP3A4, étant donné que l’étude clinique portant sur l’administration concomitante du dasatinib et de la simvastatine a entraîné une augmentation modérée de l’exposition à la simvastatine et à son acide.
Pharmacocinétique clinique
La pharmacocinétique du dasatinib a également été évaluée chez 229 sujets en santé et chez 84 patients souffrant de leucémie.
Absorption
Le dasatinib est rapidement absorbé par suite de l’administration par voie orale. On a observé l’atteinte des concentrations maximales de 0,25 à 6 heures après l’administration. La demi-vie terminale moyenne globale du dasatinib est de 3 à 5 heures environ.
Distribution
Chez les patients, le dasatinib présente un volume apparent de distribution important (2505 L), ce qui laisse supposer que le médicament est largement distribué dans l’espace extravasculaire.
Métabolisme
Le dasatinib est fortement métabolisé chez les humains. Lors d’une étude menée chez huit sujets en santé ayant reçu 100 mg de dasatinib marqué au 14C, le dasatinib sous forme inchangée représentait 29 % de la radioactivité en circulation dans le plasma. La concentration plasmatique et l’activité mesurée in vitro indiquent que les métabolites du dasatinib ne joueront probablement pas de rôle important dans la pharmacologie du médicament. Le CYP3A4 est une enzyme importante responsable du métabolisme du dasatinib.
Élimination
Le dasatinib est principalement éliminé dans les fèces, principalement sous forme de métabolites. Par suite de l’administration par voie orale d’une seule dose de dasatinib marqué au 14C, environ 89 % de la dose a été éliminée en l’espace de 10 jours, et des fractions de 4 % et de 85 % de la radioactivité administrée ont été récupérées dans l’urine et dans les fèces, respectivement. Le dasatinib sous sa forme inchangée représente 0,1 % et 19 % de la dose administrée dans l’urine et les fèces, respectivement, le reste de la dose étant constituée de métabolites.
Populations et cas particuliers
- Enfants : Aucune étude clinique sur l’administration du dasatinib n’ayant été menée chez les enfants, Santé Canada n’a pas autorisé d’indication d’emploi dans cette population.
- Insuffisance hépatique : L’effet de l’insuffisance hépatique sur les paramètres pharmacocinétiques d’une dose unique de dasatinib a été évalué chez huit sujets atteints d’insuffisance hépatique modérée à qui on a administré 50 mg de dasatinib et chez cinq sujets atteints d’insuffisance hépatique grave à qui on a administré 20 mg de dasatinib, par rapport à des sujets appariés en bonne santé à qui on a administré du dasatinib à 70 mg. On a observé une réduction de 47 % et de 8 %, respectivement, de la Cmax et de l’ASC moyennes du dasatinib corrigées en fonction de la dose de 70 mg chez les sujets atteints d’insuffisance hépatique modérée, par rapport aux sujets dont la fonction hépatique était normale. On a observé une réduction de 43 % et de 28 %, respectivement, de la Cmax et de l’ASC moyennes du dasatinib corrigées en fonction de la dose à 70 mg chez les sujets atteints d’insuffisance hépatique grave, par rapport aux sujets dont la fonction hépatique était normale. L’insuffisance hépatique n’a pas entraîné de modification cliniquement significative sur le plan de l’exposition au dasatinib aux doses étudiées. Toutefois, aucune donnée pharmacocinétique n’a été recueillie auprès de patients atteints d’insuffisance hépatique traités par le dasatinib à une dose de 70 à 100 mg. En raison des limites de cette étude clinique, on recommande la prudence chez les patients présentant une insuffisance hépatique (voir).
- Insuffisance rénale : On n’a mené aucune étude clinique sur l’administration de TEVA-DASATINIB à des patients atteints d’un dysfonctionnement rénal. Une fraction inférieure à 4 % de dasatinib et de ses métabolites est excrétée par les reins (voir 7 MISES EN GARDE ET PRÉCAUTONS, Fonctions hépatique/biliaire/pancréatique et 4.2 Dose recommandée et ajustement posologique, Insuffisance hépatique).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
TEVA-DASATINIB doit être conservé entre 15 °C et 30 °C, à l’abri de la portée et de la vue des enfants.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
On devrait adopter les méthodes de manipulation et de mise au rebut appropriées liées aux médicaments anticancéreux. Plusieurs lignes directrices ont été publiées sur ce sujet. Il n’y a pas de consensus général sur le fait que toutes les mesures recommandées dans ces lignes directrices soient nécessaires ou appropriées.
Les comprimés TEVA-DASATINIB (dasatinib) sont composés d’un noyau (renfermant la substance active), entouré d’un pelliculage pour prévenir l’exposition du personnel des pharmacies ou des établissements de santé à la substance médicamenteuse active. Toutefois, dans le cas où les comprimés seraient broyés ou brisés, ces personnes devraient porter des gants jetables spécialement conçus pour la chimiothérapie. Les femmes enceintes travaillant dans ces milieux devraient éviter tout contact avec des comprimés broyés et/ou brisés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Dasatinib monohydraté
Dénomination systématique : N-(2-chloro-6-méthylphényl)-2-[[6-[4-(2-hydroxyéthyl)-1-pipérazinyl]-2-méthyl-4-pyrimidinyl]amino]-5-thiazolecarboxamide monohydraté
Formule et masse moléculaires : C22H26ClN7O2S • H2O ; 506,02 g/mol
Formule de structure :
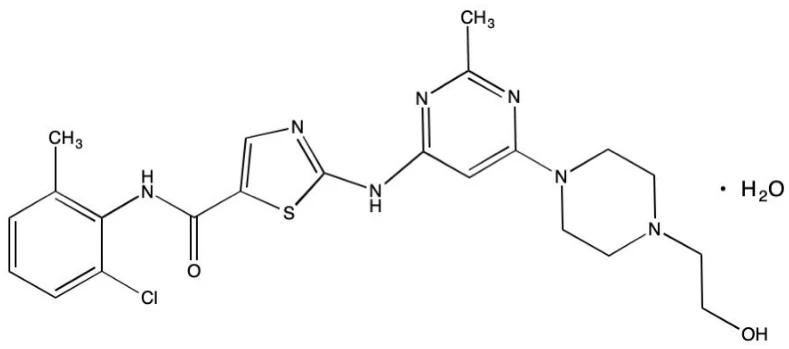
Propriétés physicochimiques : Poudre cristalline de couleur blanche à blanc cassé, soluble dans le diméthylformamide, le diméthylsulfoxyde; légèrement soluble dans le méthanol; très peu soluble dans l’éthanol, le tétrahydrofurane; quasi insoluble dans l’eau, l’acétone, l’hexane, l’isopropanol, le chlorure de méthylène et le toluène.
pKa : 10,28
Coefficient de partage (log P) : 1,8
Point de fusion : Environ 275 °C
14 ESSAIS CLINIQUES
14.1 Plan des essais et caractéristiques démographiques des études
Tableau 9 – Résumé des caractéristiques démographiques de l’essai chez des patients ayant récemment reçu un diagnostic de LMC en phase chronique
| Étude n° | Plan de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n) | Âge moyen (min.-max.) | Sexe |
|---|---|---|---|---|---|
| CA180-056 | Étude multicentrique ouverte | Dasatinib 100 mg p.o. QD | 259 | 46 (18-64) | Femmes : 44 % |
Imatinib 400 mg p.o. QD | 260 | 47 (18-78) | Femmes :37% |
Une étude de phase III internationale (Europe, Amérique du Sud et Asie-Pacifique), multicentrique, ouverte et à répartition aléatoire, a été menée auprès de patients adultes ayant récemment reçu un diagnostic de LMC en phase chronique. Les patients ont été répartis au hasard pour recevoir soit le dasatinib à 100 mg, une fois par jour, soit l’imatinib à 400 mg, une fois par jour. Le principal critère d’évaluation était le taux de réponse cytogénétique complète confirmée (RCyCc) obtenu dans les 12 mois. Les critères d’évaluation secondaires comprenaient la durée de la RCyCc (mesure de durabilité de la réponse), le délai d’atteinte d’une RCyCc, le taux de réponse moléculaire majeure (RMoM), le délai d’atteinte d’une RMoM, la survie sans progression (SSP) et la survie globale (SG). Les critères secondaires ont été mesurés sur une base annuelle. Une comparaison statistique prédéterminée de ces critères d’évaluation a été effectuée à partir de données provenant d’un suivi ayant duré jusqu’à 60 mois.
Au total, 519 patients ont été répartis au hasard : 259 dans le groupe sous dasatinib et 260 dans le groupe sous imatinib. Les caractéristiques initiales étaient bien équilibrées entre les deux groupes de traitement sur le plan de l’âge (âge moyen de 46 ans pour le groupe sous dasatinib et de 47 ans pour le groupe sous imatinib, 10 et 11 % des patients ayant plus de 65 ans, respectivement), du sexe (44 et 37 % de femmes, respectivement) et de la race (51 et 55 % de race blanche, 42 et 37 % d’origine asiatique, respectivement). Au départ, la répartition des scores de Hasford était comparable dans les groupes de traitement sous dasatinib et sous imatinib (faible risque : 33 et 34 %; risque moyen : 48 et 47 %; risque élevé : 19 et 19 %, respectivement). L’indice fonctionnel ECOG était également comparable dans le groupe sous dasatinib et celui sous imatinib (ECOG 0 = 82 et 79 %; ECOG 1 = 18 et 20 %; et ECOG 2 = 0 et 1 %, respectivement).
Après un suivi minimal de 12 mois, 84 % des patients répartis au hasard pour recevoir le dasatinib et 81 % des patients répartis au hasard pour recevoir l’imatinib continuaient de recevoir leur traitement de première intention. Trois pour cent des patients recevant le dasatinib et 5 % de ceux recevant l’imatinib ont dû abandonner le traitement en raison de l’évolution de la maladie. Après un suivi minimal de 60 mois, 61 % des patients répartis au hasard pour recevoir le dasatinib et 63 % des patients répartis au hasard pour recevoir l’imatinib continuaient de recevoir leur traitement de première intention. Sept pour cent des patients recevant le dasatinib et 8,5 % de ceux recevant l’imatinib ont dû abandonner le traitement en raison de l’évolution de la maladie.
Patients atteints d’une LMC ou d’une LLA Ph+ résistants ou intolérants à l’imatinib
Tableau 10 – Résumé des caractéristiques démographiques des essais chez des patients atteints d’une LMC ou d’une LLA Ph+ résistants ou intolérants à l’imatinib
| Étude n° | Plan de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n) | Âge moyen (min.-max.) | Sexe |
|---|---|---|---|---|---|
| CA180-034 | Étude à répartition aléatoire, ouverte, optimisation de la dose (patients atteints de LMC en phase chronique) | Dasatinib 100 mg p.o. QD 140 mg p.o. QD 50 mg p.o. BID ou 70 mg p.o. BID | Administration uniquotidienne : 334 | 54 (20 - 84) | Femmes : 54 % |
| Administration biquotidienne : 336 | 54 (18 - 84) | Femmes : 52 % | |||
| CA180-035 | Étude à répartition aléatoire, ouverte, optimisation de la dose (patients atteints de LMC en phase ou de LLA Ph+) | Dasatinib 70 mg p.o. BID ou 140mg p.o. QD | 70 mg : 305 | 53 (15 - 84) | Femmes : 44 % |
| 140 mg : 306 | 52 (16 - 81) | Femmes : 44 % |
Étude de phase III portant sur l’optimisation de la dose dans le traitement de la LMC en phase chronique Étude CA180-034) : Une étude ouverte à répartition aléatoire a été menée chez des patients atteints de LMC en phase chronique en vue de comparer l’efficacité du dasatinib administré une fois par jour à celle du dasatinib administré deux fois par jour. Le critère d’évaluation principal était la réponse cytogénétique majeure chez les patients réfractaires à l’imatinib. Le principal critère d’évaluation secondaire était la réponse cytogénétique majeure obtenue en fonction de la dose quotidienne totale administrée chez les patients réfractaires à l’imatinib après un suivi de 24 mois. Les autres critères d’évaluation secondaires comprenaient la durée de la réponse cytogénétique majeure et la survie globale. Au total 670 patients, parmi lesquels 497 étaient réfractaires à l’imatinib, ont été répartis au hasard pour recevoir le dasatinib à raison de 100 mg une fois par jour, 140 mg une fois par jour, 50 mg deux fois par jour ou 70 mg deux fois par jour. La durée médiane du traitement a été de 22 mois.
On a défini la résistance à l’imatinib comme l’échec en termes d’atteinte d’une réponse hématologique complète (après 3 mois), d’une réponse cytogénétique majeure (après 6 mois) ou d’une réponse cytogénétique complète (après 12 mois) ou comme la perte d’une réponse moléculaire antérieure (augmentation simultanée ≥ 10 % de métaphases Ph+), de la réponse cytogénétique ou de la réponse hématologique.
La progression dans la phase chronique de la LMC était définie comme l’une des manifestations suivantes : la perte de la réponse hématologique complète ou de la réponse cytogénétique majeure, l’absence de réponse hématologique complète et l’augmentation du nombre de globules blancs, l’évolution de la LMC en phase d’accélération ou en crise blastique, une augmentation ≥ 30 % du nombre de métaphases Ph+ ou la mort.
Étude de phase III portant sur l’optimisation de la dose dans le traitement de la LMC au stade avancé et de la LLA Ph+ (Étude CA180-035) : Une étude ouverte à répartition aléatoire a été menée chez des patients atteints de LMC en phase d’accélération, de LMC en crise myéloblastique, de LMC en crise lymphoblastique ou de LLA Ph+, pour comparer l’efficacité du dasatinib administré une fois par jour ou deux fois par jour. Le critère d’évaluation principal était le taux de réponse hématologique majeure. Les critères d’évaluation secondaires comprenaient le taux de réponse cytogénétique majeure, la durée de la réponse hématologique majeure, la survie sans progression (SSP) et la survie globale. Au total, 611 patients ont été répartis aléatoirement pour recevoir le dasatinib à 140 mg une fois par jour ou à 70 mg deux fois par jour. La durée médiane du traitement a été de 14 mois chez les patients atteints de LMC en phase d’accélération, de 3 mois chez ceux atteints de LMC en crise myéloblastique, de 4 mois chez ceux atteints de LMC en crise lymphoblastique et de 3 mois chez ceux atteints de LLA Ph+.
On a défini la résistance à l’imatinib comme l’absence de réponse hématologique ou l’augmentation d’au moins 50 % du nombre de cellules blastiques dans le sang périphérique; la perte de la réponse hématologique; le passage à la crise blastique ou à la phase d’accélération accompagnée de blastes dans le sang périphérique pendant le traitement par l’imatinib.
On a défini l’évolution de la maladie comme suit :
LMC en phase d’accélération : Perte de la réponse hématologique; évolution de la LMC en
- périphérique ou la moelle osseuse par rapport au pourcentage initial; présence d’atteintes extramédullaires (ailleurs que dans la rate ou le foie); augmentation d’au moins 50 % du nombre de cellules blastiques dans le sang périphérique; ou décès.
- LMC en crise blastique ou LLA Ph+ : Perte de la réponse hématologique; absence de diminution du nombre de cellules blastiques dans le sang périphérique ou la moelle osseuse par rapport au pourcentage initial; augmentation d’au moins 50 % du nombre de cellules blastiques dans le sang périphérique; ou décès.
Résultats des études
Patients ayant récemment reçu un diagnostic de LMC en phase chronique
Les résultats d’efficacité sont présentés dans le tableau 11. Le pourcentage de patients ayant obtenu une RCyCc au cours des 12 premiers mois de traitement était significativement plus élevé, sur le plan statistique, dans le groupe traité par le dasatinib que dans le groupe recevant l’imatinib. On a observé des résultats généralement analogues dans les divers sous-groupes (âge, sexe et score Hasford initial). Lors de l’analyse réalisée après 60 mois, aucune différence statistiquement significative n’a été observée en regard du critère d’évaluation secondaire, soit la durée de la RCyCc, entre le dasatinib et l’imatinib. Conformément à la stratégie prédéterminée d’analyse séquentielle, les analyses statistiques officielles ont été interrompues après qu’il a été déterminé que la comparaison de la durée de la RCyCc entre les traitements n’était pas significative sur le plan statistique. Par conséquent, les comparaisons statistiques des autres critères d’évaluation secondaires n’ont pas été effectuées.
Tableau 11 – Résultats concernant l’efficacité chez les patients ayant récemment reçu un diagnostic de LMC en phase chronique (Étude CA180-056)
| Critères de jugement | Dasatinib (n = 259) | Imatinib (n = 260) | Valeur de p |
|---|---|---|---|
| Réponse hématologique (IC à 95 %) | |||
Réponse cytogénétique dans les 12 mois RCyCca | 76,8 % (71,2-81,8) | 66,2 % (60,1-71,9) | p = 0,007* |
| dans les 24 mois RCyCca | 80,3 % (74,9-85,0) | 74,2 % (68,5-79,4) | ----** |
| dans les 36 mois RCyCca | 82,6 % (77,5-87,0) | 77,3 % (71,7-82,3) | ----** |
| dans les 60 mois RCyCca | 83,0 % (77,9-87,4) | 78,5 % (73,0-83,3) | ----** |
| Réponse moléculaire majeure b | |||
| 12 mois | 52,1 % (45,9-58,3) | 33,8 % (28,1-39,9) | p < 0,00003* |
| 24 mois | 64,5 % (58,3-70,3) | 50 % (43,8-56,2) | ----** |
| 36 mois | 69,1 % (63,1-74,7) | 56,2 % (49,9-62,3) | ----** |
| 60 mois | 76,4 % (70,8-81,5) | 64,2 % (58,1-70,1) | ----*** |
| Rapport des risques instantanés (IC à 99,99 %) | |||
| dans les 60mois (IC à 95 %) | |||
| Durée de la RCyCc | 0.79 [0.55, 1.13] | N.S. |
|---|---|---|
Délai d’obtention d’une RCyCc Délai d’atteinte d’une RMoM | dans les 12 mois (IC à 99,9 %) 1,55 (1,0 – 2,3) 2,01 (1,2 – 3,4) | p < 0,0001* p < 0,0001* |
Délai d’obtention d’une RCyCc Délai d’atteinte d’une RMoM | dans les 24 mois (IC à 95 %) 1,49 (1,22 – 1,82) 1,69 (1,34 – 2,12) | ---- |
Délai d’obtention d’une RCyCc Délai d’atteinte d’une RMoM | dans les 36 mois (IC à 95 %) 1,48 (1,22 – 1,80) 1,59 (1,28 – 1,99) | ---- |
Délai d’obtention d’une RCyCc Délai d’atteinte d’une RMoM | dans les 60 mois (IC à 95 %) 1,46 (1,20 – 1,77) 1,54 (1,25 – 1,89) | ----*** ----*** |
a On entend par réponse cytogénétique complète confirmée (RCyCc) une réponse observée lors de deux évaluations consécutives effectuées à un intervalle d’au moins 28 jours.
b La réponse moléculaire majeure (en tout temps) était définie comme un taux de transcrits de BCR-ABL ≤ 0,1 % mesuré selon la méthode RQ-PCR et normalisé selon l’échelle internationale, dans des échantillons de sang périphérique. À la date de suivi minimal correspondant à une date limite annuelle précise de collecte des données, certains sujets étaient traités depuis plus longtemps et pouvaient avoir obtenu une RMoM au-delà de la période de traitement correspondante de 12, 24 ou 36 mois.
* Ajusté en fonction du score de Hasford; statistiquement significatif à un niveau nominal de signification prédéfini.
** Une comparaison statistique formelle selon le protocole des taux de RCyCc et de RMoM a été réalisée uniquement à l’atteinte du principal critère d’évaluation (obtention d’une RCyCc dans les 12 mois).
*** Conformément à la méthode d’analyse statistique hiérarchique, les analyses officielles réalisées n’ont pas porté sur ce critère d’évaluation secondaire, car la durée de la RCyCc n’était pas significative.
IC = intervalle de confiance.
N.S. = non significatif sur le plan statistique.
Le délai médian d’obtention d’une RCyCc a été de 3,1 (de 3,0 à 3,1) mois chez 215 patients répondant au dasatinib et de 5,8 (de 5,6 à 6,0) mois chez 204 patients répondant à l’imatinib après un suivi minimal de 60 mois. Le délai médian d’obtention d’une RMoM (après un suivi minimal de 60 mois) a été de 9,3 mois chez 198 patients répondant au dasatinib et de 15,0 mois chez 167 patients répondant à l’imatinib. Les taux de RCyCc observés respectivement dans les groupes sous dasatinib et sous imatinib, dans les 3 mois (54 % et 30 %), 6 mois (70 % et 56 %), 9 mois (75 % et 63 %), 24 mois (80 % et 74 %), 36 mois (83 % et 77 %) et 60 mois (83 % et 79 %) concordaient avec le principal critère d’évaluation.
Après un suivi de 60 mois des patients recevant le dasatinib, le taux de RMoM à tout moment, établi pour chacun des groupes de risque en fonction du score de Hasford, était de 90 % (risque faible), de 71 % (risque intermédiaire) et de 67 % (risque élevé).
Le taux de RCyCc à tout moment, établi pour chacun des groupes de risque en fonction du score de Hasford, était de 94 % (risque faible), de 77 % (risque intermédiaire) et de 78 % (risque élevé).
Le taux estimé de survie sans progression après 60 mois était de 88,9 % (IC à 95 % : 84,0 %, 92,4 %) chez les sujets traités par le dasatinib. Le taux estimé de survie globale après 60 mois était de 90,9 % (IC à 95 % : 86,6 %, 93,8 %) chez les sujets traités par le dasatinib.
La progression de la maladie (définie comme « perte de la réponse hématologique complète », « perte de la réponse cytogénétique majeure », « augmentation du nombre de globules blancs à deux reprises à au moins un mois d’intervalle », « progression vers la LMC en phase d’accélération ou en crise blastique » ou « décès ») a été signalée chez 34 (13,0 %) des patients traités par le dasatinib et 39 (15 %) de ceux recevant l’imatinib. L’échec du traitement (défini selon les lignes directrices de 2006 du réseau European LeukemiaNet et comprenant la progression de la maladie, l’absence de réponse hématologique à 3 mois, l’absence de réponse hématologique complète ou de réponse cytogénétique à 6 mois, l’absence d’une réponse cytogénétique partielle à 12 mois ou l’absence d’une réponse cytogénétique complète à 18 mois) a été constaté chez 10 (3,9 %) des patients recevant le dasatinib et 14 (5,4 %) de ceux traités par l’imatinib après 60 mois. Un passage à la phase d’accélération ou à la crise blastique a été signalé chez 8 (3,1 %) patients traités par le dasatinib et 15 (5,8 %) patients traités par l’imatinib. Vingt-six (10,1 %) patients traités par le dasatinib et 26 (10,1 %) patients traités par l’imatinib sont décédés.
Un séquençage du domaine kinase BCR-ABL a été effectué sur des échantillons de sang provenant de patients au moment où ceux-ci cessaient de recevoir le traitement ou à la fin de l’étude. Après un suivi de 60 mois, des mutations T315I, F317I/L, F3171/V299L et V299L ont été décelées chez 15 patients ayant cessé le traitement par le dasatinib, dont 8 présentaient la mutation T315I. Des mutations M244V, L387M, D276G/F359C, H396P/R, G250E, F359C/I/V, E255K, E355G, E255K/V, E355G/L248V, E255V/Y253H, F317L et E450G, entre autres, ont été décelées chez 19 patients ayant cessé le traitement par l’imatinib. Selon des données in vitro et cliniques, la mutation T315I confère une résistance au dasatinib et à d’autres inhibiteurs de la tyrosine kinase ABL.
Patients atteints d’une LMC ou d’une LLA Ph+ associées à une résistance ou une intolérance au traitement antérieur par l’imatinib
Étude de phase III portant sur l’optimisation de la dose dans le traitement de la LMC en phase chronique (Étude CA180-034)
L’efficacité du dasatinib a été démontrée dans tous les groupes traités par le dasatinib. L’efficacité d’une dose uniquotidienne était comparable (non-infériorité) à celle d’une dose biquotidienne pour le principal critère d’évaluation de l’efficacité, chez les patients présentant une résistance à l’imatinib (différence sur le plan de la réponse cytogénétique majeure de 1,9 %; IC à 95 % : -6,8 %-10,6 %); cependant, le schéma à prise uniquotidienne de 100 mg a été associé à une amélioration de l’efficacité et de la tolérabilité. Selon le principal critère d’évaluation secondaire de l’étude, l’efficacité était également comparable (non-infériorité) chez les patients réfractaires à l’imatinib recevant une dose quotidienne totale de 100 mg et chez ceux recevant un dose quotidienne totale de 140 mg (différence sur le plan de la réponse cytogénétique majeure de -0,2 %; IC à 95 % [-8,9 % à 8,5 %]). Les résultats d’efficacité à deux ans sont présentés dans le tableau 12.
Tableau 12 – Résultats concernant l’efficacité du dasatinib dans l’étude de phase III portant sur l’optimisation de la dose : patients atteints de LMC en phase chronique associée à une résistance ou à une intolérance à l’imatinib (résultats à 2 ans)a (Étude CA180-034)
| Tous les patients | n = 167 |
|---|---|
| Patients présentant une résistance à l’imatinib | n = 124 |
| Réponse hématologiqueb (%) (IC à 95 %) | |
| Réponse hématologique complète | 92 % (86-95) |
| Réponse cytogéniquec (%) (IC à 95 %) | |
Réponse cytogénique majeure Tous les patients Patients présentant une résistance à l’imatinib Réponse cytogénique complète Tous les patients Patients présentant une résistance à l’imatinib | 63 % (56-71) 59 % (50-68) 50 % (42-58) 44 % (35-53) |
a Résultats signalés pour la dose initiale recommandée de 100 mg une fois par jour..
b Critères de réponse hématologique (toutes les réponses confirmées après quatre semaines) :
RHC (LMC en phase chronique) : nombre de leucocytes ≤ LSN selon le protocole de l’établissement, nombre de plaquettes < 450 000/mm3, absence de cellules blastiques ou de promyélocytes dans le sang périphérique, taux de myélocytes et de métamyélocytes < 5 % dans le sang périphérique, nombre de basophiles dans le sang périphérique < 20 % et aucune atteinte extramédullaire.
c Critères de réponse cytogénétique : complète (0 % de métaphases Ph+) ou partielle (> 0 %-35 %). La réponse cytogénétique majeure (0 %-35 %) cumule les réponses complète et partielle.
Au total, 378 des 670 patients (56 %) atteints d’une LMC en phase chronique présentaient une numération globulaire anormale au moment de leur admission à l’étude; 317 des 378 patients (84 %) ont obtenu une réponse hématologique complète par rapport à une valeur initiale anormale (nombres de leucocytes élevés qui sont redevenus normaux et qui se sont maintenus pendant au moins quatre semaines, sans aucun autre traitement concomitant). Au total, 554 des 670 patients (83 %) présentaient des anomalies cytogénétiques au moment de leur admission à l’étude.
La réponse moléculaire majeure (définie par des transcrits de BCR-ABL ≤ 0,1 %/contrôle par RQ-PCR dans des échantillons de sang périphérique) a été évaluée dans un sous-ensemble de patients qui avaient obtenu une réponse cytogénétique complète.
Une réponse moléculaire majeure a été observée chez 72 % (IC à 95 % : 58 % - 83 %) des patients réfractaires à l’imatinib dans le groupe recevant l’imatinib à raison de 100 mg une fois par jour.
Les sujets recevant une dose biquotidienne pouvaient passer à une dose uniquotidienne après 24 mois de traitement. La réponse cytogénétique n’a pas été évaluée après 24 mois de traitement; l’hémogramme avec formule leucocytaire ainsi que la réponse moléculaire ont été évalués une fois par année.
Selon les estimations par la méthode de Kaplan-Meier, la proportion de patients parmi ceux qui ont obtenu une réponse cytogénétique majeure après avoir reçu 100 mg de dasatinib une fois par jour et chez qui la réponse cytogénétique majeure s’est maintenue pendant 18 mois était de 93 % (IC à 95 % : 88 %-98 %).
Selon les estimations par la méthode de Kaplan-Meier, la proportion de patients présentant une survie sans progression après 1 an était de 88 % (IC à 95 % : 82 %-94 %) chez les patients réfractaires à l’imatinib du groupe recevant la dose de 100 mg une fois par jour. Après 2 ans, le taux estimé de survie sans progression était de 77 % (IC à 95 % : 68 %-85 %) chez les patients réfractaires à l’imatinib du groupe recevant la dose de 100 mg une fois par jour. Après 5 ans, le taux estimé de survie sans progression était de 49 % (IC à 95 % : 39 %-59 %) chez les patients réfractaires à l’imatinib du groupe recevant la dose de 100 mg une fois par jour. Après 7 ans, le taux estimé de survie sans progression était de 39 % (IC à 95 % : 29 %-49 %) chez les patients réfractaires à l’imatinib du groupe recevant la dose de 100 mg une fois par jour.
Le taux estimé de survie globale après 1 an était de 94 % (IC à 95 % : 90 %-98 %) chez les patients réfractaires à l’imatinib du groupe recevant la dose de 100 mg une fois par jour. Après 2 ans, le taux estimé de survie globale était de 89 % (IC à 95 % : 84 %-95 %) chez les patients réfractaires à l’imatinib du groupe recevant la dose de 100 mg une fois par jour. Après 5 ans, le taux estimé de survie globale était de 77 % (IC à 95 % : 69 %-85 %) chez les patients réfractaires à l’imatinib du groupe recevant la dose de 100 mg une fois par jour. Après 7 ans, le taux estimé de survie globale était de 63 % (IC à 95 % : 53 %-71 %) chez les patients réfractaires à l’imatinib du groupe recevant la dose de 100 mg une fois par jour.
L’efficacité a également été évaluée chez les patients présentant une intolérance à l’imatinib. Parmi cette population de patients ayant reçu une dose de 100 mg une fois par jour, 77 % ont obtenu une réponse cytogénétique majeure, 67 % ont obtenu une réponse cytogénétique complète et 64 % ont obtenu une réponse moléculaire majeure. Selon les estimations par la méthode de Kaplan-Meier, la réponse cytologique majeure s’est maintenue pendant 1 an chez tous les patients présentant une intolérance à l’imatinib (100 %) et elle s’est maintenue pendant 18 mois chez 92 % (IC à 95 % : [80 % - 100 %]) d’entre eux. Le taux estimé de survie sans progression au sein de cette population était de 97 % (IC à 95 % : 92 % - 100 %) après 1 an, de 87 % (IC à 95 % : 76 % - 99 %) après 2 ans, de 56 % (IC à 95 % : 37 % - 76 %) après 5 ans et de 50,9 % (IC à 95 % : 32,1 % - 67,0 %) après 7 ans. Le taux estimé de survie globale était de 100 % après 1 an, de 95 % (IC à 95 % : 88 % - 100 %) après 2 ans, de 82 % (IC à 95 % : 70 %-94 %) après 5 ans et de 70,0 % (IC à 95 % : 52,2 % - 82,2 %) après 7 ans.
Étude de phase III portant sur l’optimisation de la dose dans le traitement de la LMC au stade avancé et de la LLA Ph+ (Étude CA180-035).
Les résultats décrits ci-dessous sont fondés sur un suivi minimal de 24 mois.
L’efficacité d’une dose uniquotidienne s’est révélée comparable (non-infériorité) à celle d’une dose biquotidienne pour le principal critère d’évaluation de l’efficacité (différence sur le plan de la réponse hématologique majeure de 0,8 %; IC à 95 % : -7,1 % - 8,7 %); cependant, le schéma à prise uniquotidienne de 140 mg a été associé à une amélioration de l’innocuité et de la tolérabilité. Les taux de réponse observés chez les patients du groupe recevant la dose de 140 mg une fois par jour sont indiqués dans le tableau 13.
Tableau 13 – Efficacité du dasatinib dans l’étude de phase III portant sur l’optimisation de la dose : LMC au stade avancé et LLA Ph+ (résultats à 2 ans)a (Étude CA180-35)
| 140 mg 1 f.p.j. | ||||
|---|---|---|---|---|
| Critères de jugement | Phase d’accélération (n = 158) | Crise myéloblastique (n = 75) | Crise lymphoblastique (n = 33) | LLA Ph+ (n = 40) |
Réponse hématologique majeureb (IC à 95 %) Réponse hématologique complèteb (IC à 95 %) Aucune preuve de leucémieb (IC à 95 %) | 66 % (59-74) 47 % (40-56) 19 % (13-26) | 28 % (18-40) 17 % (10-28) 11 % (5-20) | 42 % (26-61) 21 % (9-39) 21 % (9-39) | 38 % (23-54) 33 % (19-49) 5 % (1-17) |
Réponse cytogénique majeurec (IC à 95 %) | 39 % (31-47) | 28 % (18-40) | 52 % (34-69) | 70 % (54-83) |
Réponse dytogénique complète (IC à 95 %) | 32 % (25-40) | 17 % (10-28) | 39 % (23-58) | 50 % (34-66) |
|---|---|---|---|---|
a Résultats signalés pour la dose initiale recommandée de 140 mg une fois par jour. b Critères de réponse hématologique (toutes les réponses confirmées après quatre semaines) : Réponse hématologique majeure = réponse hématologique complète + aucune preuve de leucémie. Réponse hématologique complète : nombre de leucocytes ≤ LSN selon le protocole de l’établissement, nombre absolu de neutrophiles ≥ 1000/mm3, nombre de plaquettes ≥ 100 000/mm3, absence de cellules blastiques ou de promyélocytes dans le sang périphérique, taux de cellules blastiques dans la moelle osseuse ≤ 5 %, taux de myélocytes et de métamyélocytes < 5 % dans le sang périphérique, nombre de basophiles dans le sang périphérique < 20 % et absence d’atteinte extramédullaire. Aucune preuve de leucémie : mêmes critères que ceux de la réponse hématologique complète à l’exception du nombre absolu de neutrophiles qui est de ≥ 500/mm3 et < 1000/mm3, ou du nombre de plaquettes qui est de ≥ 20 000/mm3 et ≤ 100 000/mm3. c La réponse cytogénétique majeure cumule les réponses complète (0 % de métaphases Ph+) et partielle (> 0 % - 35 %). IC = intervalle de confiance. LSN = limite supérieure de la normale. | ||||
Au total, 529 des 611 patients (87 %) atteints d’une LMC au stade avancé ou d’une LLA Ph+ présentaient une numération globulaire anormale au moment de leur admission à l’étude; 238 des 529 patients (45 %) ont obtenu une réponse hématologique majeure par rapport à une valeur initiale anormale (nombres de leucocytes élevés qui sont redevenus normaux et qui se sont maintenus pendant au moins quatre semaines, sans aucun autre traitement concomitant).
Au total, 526 des 611 patients (86 %) présentaient des anomalies cytogénétiques au moment de leur admission à l’étude.
Chez les patients atteints de LMC en phase d’accélération recevant la dose de 140 mg une fois par jour, la durée médiane de la réponse hématologique majeure et la survie globale médiane n’ont pas été atteintes; la durée médiane de la survie sans progression a été de 25 mois. Chez les patients atteints de LMC en crise myéloblastique recevant la dose de 140 mg une fois par jour, la durée médiane de la réponse hématologique majeure a été de 8 mois, la survie sans progression médiane a été de 4 mois et la survie globale médiane a été de 8 mois. Chez les patients atteints de LMC en crise lymphoblastique, la durée médiane de la réponse hématologique majeure a été de 5 mois, la survie sans progression médiane a été de 5 mois et la survie globale médiane a été de 11 mois.
14.2 Étude de biodisponibilité comparative
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimé de dasatinib à 100 mg — Teva-Dasatinib (Teva Canada Limitée) et PrSprycelMD (Bristol-Myers Squibb Canada) — mesurés dans le cadre d’une étude de bioéquivalence croisée à double insu entièrement répétée comprenant deux traitements administrés en quatre périodes au cours desquelles 43 adultes à jeun en bonne santé ont reçu, après répartition aléatoire, une dose unique de 100 mg.
Dasatinib (1 × 100 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 362,0 402,2 (38,4) | 352,6 399,4 (43,0) | 102,7 | 96,0 – 109,8 |
ASCI (ng•h/mL) | 384,6 417,4 (36,3) | 376,7 416 (40,3) | 102,1 | 95,8 – 108,8 |
Cmax (ng/mL) | 103,0 119,9 (43,5) | 102,1 127,8 (57,1) | 100,8 | 91,5 – 111,1 |
tmax3 (h) | 1,00 (0,50 - 3,00) | 1,00 (0,50 - 8,00) | ||
t½4 (h) | 6,9 (89,7) | 8,0 (110,6) | ||
1 Comprimés Teva-Dasatinib à 100 mg (Teva Pharmaceutical Industries Ltd.).
2 Comprimés PrSprycelMD à 100 mg (Bristol-Myers Squibb Canada) achetés au Canada.
3 Exprimé sous forme de médiane (intervalle) seulement.
4 Exprimé sous forme de moyenne arithmétique (% CV) seulement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
On a évalué la toxicité d’une seule dose de dasatinib administrée par voie orale à des rats (doses de 30, de 100 et de 300 mg/kg) et à des singes (doses de 15, de 25 et de 45 mg/kg). Chez les rats, la dose de dasatinib à 30 mg/kg a été tolérée, mais les doses ≥ 100 mg/kg ont entraîné une toxicité grave et la mort. La morbidité et la mortalité ont été attribuées à des lésions gastro-intestinales entraînant une déplétion hydro-électrolytique et une dégradation de l’intégrité des muqueuses, une déplétion médullaire et lymphoïde, une nécrose myocardique à foyers multiples et une hémorragie.
Chez les singes, le dasatinib a été toléré à des doses allant jusqu’à 25 mg/kg, tandis qu’une dose de 45 mg/kg a entraîné une toxicité grave et la mort les 1er et 2e jours. Les toxicités principales liées au médicament sont survenues au niveau cutané (hémorragie), à des doses ≥ 15 mg/kg, au niveau de l’appareil GI et des organes lymphoïdes, à des doses ≥ 25 mg/kg, et des reins, à des doses de 45 mg/kg.
| Espèce/ souche | Voie d’administration | Durée de traitement | Dose (mg/kg) | Nbre/ Sexe | Observations |
|---|---|---|---|---|---|
| Rat / SD | Gavage oral | Une seule dose | 30, 100, 300 | 10 M 10 F | Dose ≥ 30 mg/kg : Diminution de la prise d’aliments liée au médicament, selles glaireuses, pelage souillé et rêche, déshydratation, chromodacryorrhée (syndrome des larmes de sang) et chromorhinorrhée (sécrétions nasales teintées). Taille et poids du thymus réduits, poids de la rate diminué (M), poids du foie accru (F), coloration rouge, ulcération, hémorragie et/ou œdème de l’estomac, déplétion médullaire et déplétion du tissu lymphoïde au niveau du thymus, de la rate et/ou des ganglions lymphatiques. Diminution du nombre total de leucocytes, de lymphocytes, de monocytes et de plaquettes; hausses du taux de fibrinogène, d’ALT et d’AST et baisse des taux d’albumine, de protéines totales, du rapport albumine globuline, de phosphatase alcaline, de potassium, de calcium et de phosphore. Doses ≥ 100 mg/kg : Mortalité (55 % à la dose de 100 mg/kg, le 4e jour; 100 %, à la dose de 300 mg/kg, le 3e jour). Avant la mort, activité diminuée, posture voûtée, pâleur, hypothermie de surface, ptose, tremblements (F) et absence de fèces (F). Hémorragie et/ou nécrose de coagulation, infiltration par des macrophages, hémosidérose et fibrose cardiaque, coloration rouge ou noire des intestins et des ganglions lymphatiques, coloration rouge des ovaires, jaunissement du foie et rétrécissement de la rate. Entéropathie (intestin grêle), hémorragie ou ulcération dans l’intestin grêle (F, à la dose de 300 mg/kg), dilatation tubulaire rénale et vacuolisation épithéliale, hématurie accrue et hausse de la bilirubine (M), déplétion du tissu |
VV-06880378 v1.0
Espèce/ souche VV-06880378 v1.0 | Voie d’administration | Durée de traitement | Dose (mg/kg) | Nbre/ Sexe | Observations |
|---|---|---|---|---|---|
| lymphoïde dans les nodules lymphoïdes intestinaux, nécrose de cellules isolées du foie (F), hémorragie des épididymes, et dégénérescence testiculaire. | |||||
| Macaques de Buffon | Gavage oral | Une seule dose | 15, 25, 45 | 2 M 2 F | Doses ≥ 15 mg/kg : Activité diminuée, hypothermie de surface accompagnée d’une température corporelle abaissée, déshydratation et hémorragies multiples (thorax, membres, gencives, tête, cou et, chez un singe, dans la rétine). Hausses des taux d’AST, diminutions des protéines totales, des globulines et de l’albumine et hausses ou diminutions du phosphore. Doses ≥ 25 mg/kg : Modifications des selles (molles, liquides, sanguinolentes), pâleur des membranes muqueuses, perte de poids et consommation moindre d’aliments. Déplétion du tissu lymphoïde de la rate, des ganglions lymphatiques et des nodules lymphoïdes de l’estomac et de l’intestin et, chez un singe, œdème de l’estomac. Hausses de l’ALT et de l’azote uréique et diminutions du taux de calcium, de cholestérol, de triglycérides et de γ-GT. Dose de 45 mg/kg : Mortalité (100 %, les 1er et 2e jours). Avant la mort, vomissements, ainsi que tonus musculaire et tremblements accrus. Contenu rougeâtre ou anormal des intestins (F), hémorragie de la langue, coloration rouge et hémorragie de l’estomac et des intestins, dilatation des tubules corticaux du rein (F), hausses de la créatinine et du potassium (F). |
Toxicités à court et à long terme
On a mené des études de toxicité portant sur l’administration par voie orale de doses répétées chez des rats, pendant une période allant de deux semaines à six mois, et chez des singes, pendant une période allant de dix jours à neuf mois. Les études de toxicité portant sur l’administration par voie orale de doses répétées ont été menées selon un schéma posologique quotidien (études de deux semaines et de six mois chez les rats) ou selon un schéma posologique comportant l’administration continue des doses pendant cinq jours et l’arrêt de l’administration pendant deux jours (étude de un mois chez les rats et études de 10 jours, de un mois et de neuf mois, chez les singes), dans le but de soutenir un plan de mise au point clinique souple. Chez les rats et les singes, les principales toxicités médicamenteuses se sont manifestées dans l’appareil GI et les organes lymphoïdes. Lors des études, on a également obtenu comme résultat constant, la toxicité hématopoïétique (touchant la moelle osseuse) chez les rats, suivant l’administration d’une seule dose ou de doses répétées de dasatinib par voie orale, laquelle était associée à des diminutions du nombre d’érythrocytes, de lymphocytes et de plaquettes. Chez les singes, une toxicité minimale de la moelle osseuse est survenue seulement chez un petit nombre d’animaux après l’administration de doses répétées et elle a été généralement accompagnée de diminutions du nombre d’érythrocytes et de lymphocytes. Lors d’une étude portant sur des singes, d’une durée de 9 mois, la toxicité liée à la gastroentéropathie, à la déplétion lymphocytaire et à d’autres sources a dicté l’euthanasie chez 50 % des animaux à des expositions seulement 0,5 fois l’exposition systémique chez l’humain, à la dose de 70 mg, deux fois par jour.
| Espèce /souche | Voie d’administratio n | Durée de traitemen t | Dose (mg/kg) | N/Dose /sexe | Observations |
|---|---|---|---|---|---|
| Rat / SD | Gavage oral | 2 semaines (dose quotidienne) | 1, 5, 30 | 6 M 6 F | Dose de 1 mg/kg : Aucun changement lié au médicament. Dose ≥ 15 mg/kg : Chromorhinorrhée, pelage souillé et rêche, déshydratation, selles molles et abdomen ballonné/gonflé (F, à une dose de 15 mg/kg). Distension des voies GI par des gaz, des liquides et/ou des ingesta ou des digesta. Entéropathie du gros intestin et de l’intestin grêle, œdème du gros intestin, coloration rouge des ganglions mésentériques, rétrécissement du thymus et déplétion du tissu lymphoïde de la rate, du thymus et des ganglions lymphatiques. À une dose de 15 mg/kg, changements des paramètres érythrocytaires (diminutions du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite, et augmentations du nombre de réticulocytes, du VGM [volume globulaire moyen] et du la TCMH [teneur corpusculaire moyenne en hémoglobine]), poids accrus du foie (F) et des surrénales, et poids réduits des reins (M), du thymus et de la rate. Dose de 30 mg/kg : Mortalité (100 %). Avant la mort, activité diminuée, hypothermie de surface, pâleur, diarrhée, posture voûtée, ptose, amaigrissement, gain de poids diminué (F), perte de poids (M) et consommation réduite d’aliments. Coloration rouge de l’intestin grêle (M), déplétion lymphocytaire dans la rate et le thymus et déplétion hématopoïétique dans la moelle osseuse. |
| Rat / SD | Gavage oral | 1 mois (5 jours de traitement, 2 jours sans traitement) | 0,9, 15, 25 | 15 M 15 F | Doses ≥ 0.9 mg/kg : Consommation réduite d’aliments (M). Doses ≥ 15 mg/kg : Changements des paramètres érythrocytaires (diminutions du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite, et augmentations du nombre de réticulocytes, du VGM et de la TCMH)). Diminutions du gain de poids (M) et du poids de la rate, et augmentation du poids du foie (F). Entéropathie de l’intestin grêle et déplétion du tissu lymphoïde, œdème et/ou hémorragie au niveau du thymus. Dose de 25 mg/kg : Mortalité (43 %) due à une entéropathie/déplétion lymphocytaire. Distension et coloration rouge du tractus gastro-intestinal, hémorragie stomacale, œdème cæcal, coloration rouge du ganglion mésentérique, déplétion |
| Espèce /souche | Voie d’administratio n | Durée de traitemen t | Dose (mg/kg) | N/Dose /sexe | Observations |
|---|---|---|---|---|---|
| lymphocytaire dans la rate et hypocellularité de la moelle osseuse accompagnée de modifications hématologiques. | |||||
| Rat / SD | Oral gavage | 6 mois (dose quotidienne) | 1,5, 4, 15/10/8 | 25 M 25 F | La dose élevée de 15 mg/kg a été passée à 10 mg/kg, à la 8e semaine et, par la suite, à 8 mg/kg, à la 17e semaine, en raison de la toxicité gastro-intestinale. Doses ≥ 1,5 mg/kg/jour : Poids du cœur accru. Modifications gastro-intestinales dont l’atrophie/la fusion/la ramification villositaire et/ou l’hyperplasie épithéliale, la vacuolisation accrue des surrénales, nombre accru de corps jaunes dans l’ovaire, incidence réduite de l’activité ovarienne acyclique, ainsi que présence de liquides dans l’utérus et métaplasie pavimenteuse réduite des glandes endométriales de l’utérus. Doses ≥ 4 mg/kg/jour : L’exposition systémique au dasatinib à une dose de 4 mg/kg a été similaire à celle chez l’humain à la dose thérapeutique. Poids accrus des ovaires, du foie, des surrénales et de la thyroïde/parathyroïde, et poids réduit de l’hypophyse. Fibrose et ectasie/abcès de la fossette du cæcum et taux accru de colloïdes dans la thyroïde. Doses de 15/10/8 mg/kg : Mortalité (30 %) à une exposition systémique au dasatinib de 2 à 4 fois celle chez l’humain à la dose thérapeutique. Chez les animaux survivants, abdomen gonflé, selles peu abondantes ou liquides et pelage souillé de matières fécales. Cas réversible de moelle osseuse pauvre (minimale ou modérée : 2 rats) ou nécrose des cellules individuelles (minimale : 1 rat). Changements des paramètres érythrocytaires (diminutions du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite, et augmentations du VGM, de la TCMH et du nombre de réticulocytes) et des paramètres plaquettaires (nombre accru de plaquettes, agrégation plaquettaire diminuée), élévation du nombre de polynucléaires neutrophiles et du taux de fibrinogène et concentration réduite des protéines sériques (protéines totales, albumine et globulines). |
| Chien /Beagle | Gavage oral | 2 jours | 5 | 1 M 1 F | On a interrompu l’administration de la dose après deux jours en raison d’une toxicité GI grave. |
| Macaque de Buffon | Gavage oral | 10 jours | 1, 10, 15 (5 jours de traitem ent, | 1 M 1 F | Doses ≥ 1 mg/kg/jour : Vomissements et modifications des selles (molles, liquides, sanguinolentes, muqueuses). Doses ≥ 15 mg/kg/jour : Consommation réduite d’aliments, déplétion du tissu lymphoïde de la |
| Espèce /souche | Voie d’administratio n | Durée de traitemen t | Dose (mg/kg) | N/Dose /sexe | Observations | ||||
|---|---|---|---|---|---|---|---|---|---|
| 2 jours sans traitem ent), 25 (2-3 jours), 62,5 (une seule dose) | rate et/ou du thymus, poids réduit de la rate (à la dose de 15 mg/kg) et entéropathie minimale de l’intestin grêle (aux doses de 10 et de 15 mg/kg). Excrétion urinaire du dasatinib qui est passée de < 1 % jusqu’à 220 fois la normale, pendant une période de 10 jours, chez des guenons. Doses ≥ 25 mg/kg/jour : Mortalité (75 %; les deux singes à la dose de 25 mg/kg et la femelle à la dose de 62,5 mg/kg, un singe mâle, ayant reçu une seule dose, a été retiré de l’étude). Avant la mort, activité diminuée, membranes muqueuses pâles, posture voûtée et/ou hypothermie. Coloration rouge de l’estomac (dose de 25 mg/kg) et de l’intestin grêle (doses de 25 et de 62,5 mg/kg) et contenu de l’estomac et des intestins de couleur rouge (dose de 62,5 mg/kg). À la dose de 25 mg/kg, déplétion tissulaire des nodules lymphoïdes intestinaux et des ganglions mésentériques et, à la dose de 62,5 mg/kg, œdème, hémorragie et ulcération de l’intestin grêle, dilatation tubulaire et dégénérescence des reins. | ||||||||
| Macaque de Buffon | Gavage oral | 1 mois (5 jours de traitement, 2 jours sans traitement) | 1, 5, 15 | 4 M 4 F | Dose de 1 mg/kg/jour : Aucun effet lié au médicament. Doses ≥ 5 mg/kg/jour : Modifications des selles (liquides, non formées ou absentes). Dose de 15 mg/kg/jour : Vomissements, gain de poids réduit (F) et chez 1 M, recroquevillement, amaigrissement et déshydratation. Contenu anormal (gaz et liquides) du cæcum et du côlon (F). Augmentations des taux d’ALT et diminutions des taux d’albumine (M). Augmentation du poids du foie et diminution du poids du thymus (M). Déplétion lymphocytaire dans la rate (M) et déplétion lymphocytaire dans le thymus. | ||||
| Macaque de Buffon | Gavage oral | 9 mois (5 jours de traitement, 2 jours sans traitement) | 1, 3/2, 10/6/4, 5 | 6 M 6 F | Par suite d’une toxicité GI, la dose élevée de 10 mg/kg a été passée à 6 mg/kg à la 3e semaine et, de nouveau, à 4,5 mg/kg à la 12e semaine; quant à la dose intermédiaire de 3 mg/kg, on l’a passée à 2 mg/kg, à la 28e semaine. Doses ≥ 1 mg/kg/jour : Modifications des fèces (changement de couleur, selles liquides, mucoïdes ou non formées et/ou moins abondantes), consommation faible ou nulle d’aliments. Érosion/ulcération, inflammation d’aiguë à subaiguë, aplatissement épithélial dans le gros intestin et minéralisation accrue dans les reins. Doses ≥ 3/2 mg/kg/jour : Mortalité (50 %), principalement due à la toxicité GI. L’exposition systémique moyenne du dasatinib à la dose de | ||||
| Espèce /souche | Voie d’administratio n | Durée de traitemen t | Dose (mg/kg) | N/Dose /sexe | Observations |
|---|---|---|---|---|---|
3/2 mg/kg/jour a atteint seulement la moitié de l’ASC des humains, à la dose thérapeutique (70 mg, deux fois par jour). Avant la mort, vomissements, posture voûtée, hypoactivité et poids individuel réduit. Diminution du nombre d’érythrocytes et de lymphocytes, du taux d’hémoglobine, de l’hématocrite, des taux d’albumine, de sodium, de potassium et de chlorure et élévations du nombre total de leucocytes et de polynucléaires neutrophiles, des taux de fibrinogène, d’azote uréique et de créatinine. Foyers rouges dans le gros intestin et/ou l’estomac. Déplétion du tissu lymphoïde dans le thymus et la rate, et nombre réduit d’érythrocytes dans la moelle osseuse. 10/6/4,5 mg/kg/jour : Mortalité (100 %). Aucun des singes du groupe recevant cette dose a mené à terme l’étude de neuf mois en raison d’une euthanasie imprévue dictée par la toxicité. Érosion/ulcération dans l’estomac (1 F), voies GI tuméfiées et distendues par la présence de gaz (1 M) et contenu rouge et liquide de l’estomac et de l’intestin grêle (1 M). |
Carcinogénicité
Dans une étude de carcinogénicité sur 2 ans, on a administré aux rats des doses orales de 0,3, 1 et 3 mg/kg/jour de dasatinib. La dose la plus élevée a permis d’obtenir des niveaux d’exposition plasmatique au médicament (ASC) généralement équivalents à l’exposition chez l’humain à la dose de départ recommandée de 100 mg/jour. On a observé une augmentation statistiquement significative de l’incidence combinée de carcinomes squameux et de papillomes dans l’utérus et le col utérin des femelles recevant la dose élevée (p = 0,0031) et d’adénomes prostatiques chez les mâles recevant la dose faible (p = 0,0088; lorsque les doses intermédiaire et élevée ont été exclues de l’analyse pour cause de mortalité accrue à ces niveaux de dose).
Génotoxicité
Le dasatinib a eu un effet clastogène in vitro dans les cellules ovariennes de hamsters chinois en division, avec ou sans activation métabolique, à des concentrations supérieures ou égales à 5 mcg/mL. Le dasatinib n’a pas exercé d’effet mutagène lorsqu’on l’a analysé in vitro sur des cellules bactériennes (test d’Ames) ni d’effet génotoxique lors d’un test in vivo du micronoyau chez le rat.
| Test / système | Voie d’administration | Durée du traitement | Concentration/ Dose | N/Dose/ Sexe | Observations |
|---|---|---|---|---|---|
Dépistage de mutagénicité bactérienne (test d’Ames en spirale des mutations inverses) S. typhimurium | In vitro | 48 h | 21 - 5000 mcg/ plaque, avec ou sans activation (rat S9) | s.o. | Aucun effet mutagène |
Dépistage de mutagénicité bactérienne (test d’Ames d’exploration des mutations inverses) S. typhimurium | In vitro | 48 h | 5 - 5000 mcg/ plaque, avec ou sans activation (rat S9) | s.o. | Aucun effet mutagène |
Mutagénicité bactérienne (étude approfondie des mutations inverses) S. typhimurium and E. coli | In vitro | 46-50 h | 12,5 - 400 mcg/plaque (S. typhimurium); 50-1600 mcg/ plaque (E. coli), avec ou sans activation (rat S9) | s.o. | Aucun effet mutagène |
| Étude cytogénétique sur les cellules ovariennes de | In vitro | 4-20 h | 2,5 - 60 mcg/mL, avec ou sans activation | s.o. | Effets génotoxiques : aberrations structurales des chromatides et des |
| Test / système | Voie d’administration | Durée du traitement | Concentration/ Dose | N/Dose/ Sexe | Observations | ||||
|---|---|---|---|---|---|---|---|---|---|
| hamsters chinois | chromosomes à des doses ≥ 20 mcg/mL (4 h -S9), à une dose de 5 mcg/mL (4 h, +S9), et à des doses ≥ 5 mcg/mL (20 h - S9) | ||||||||
Test des micronoyaux (voie orale) Rats / SD | Gavage oral | 3 jours | 10, 20, 40 mg/kg | 5 M 5 F | Effets génotoxiques : aucun | ||||
Toxicologie relative à la reproduction et au développement
Par suite de son administration à des doses de 2,5, de 5, de 10 ou de 20 mg/kg, à des rates gravides au cours de l’organogenèse, le dasatinib a induit une toxicité fœtale (mort de l’embryon, associée à une diminution du nombre de naissances et à des anomalies du squelette fœtal, notamment des malformations), à toutes les doses, et une toxicité chez la mère, à des doses ≥ 10 mg/kg. La mort de la mère est survenue à une dose de 20 mg/kg. Lors d’une étude visant à établir la posologie chez des lapines gravides, le dasatinib administré au cours de l’organogenèse a entraîné la mort de l’embryon (13 % à la dose de 6 mg/kg et 69 % à la dose de 10 mg/kg). Lors de l’étude définitive portant sur le développement de l’embryon des lapins, le dasatinib n’a pas entraîné de toxicité maternelle aux doses de 0,5, de 2 ou de 6 mg/kg, tandis que des altérations au niveau du squelette fœtal (notamment des malformations), liés au médicament, ont été notés à toutes les doses.
Dans l’étude portant sur la fertilité et le développement embryonnaire précoce chez les rats, le dasatinib administré par voie orale orale ne s’est pas révélé être un agent toxique pour la reproduction à des doses (≤ 10 mg/kg/jour) équivalentes aux expositions cliniques chez les humains. Chez les rates, le dasatinib n’a pas affecté la copulation ou la fertilité à des doses allant jusqu’à 10 mg/kg/jour, mais a induit une létalité embryonnaire à des doses de ≥5 mg/kg/jour (pertes post-implantatoires de 14 à 48 %, par rapport à 4 % chez les témoins), avec des diminutions correspondantes de la taille des portées. Le dasatinib est un agent toxique sélectif pour la reproduction chez les rates à des expositions systémiques pertinentes sur le plan clinique.
Le dasatinib a été administré à des doses de 5 et 10 mg/kg/jour par voie orale à des rates dans 3 cohortes, débutant soit le jour de gestation (JG) 16 (à la fin de l’organogenèse), soit le JG 21 (environ au début de la parturition), soit le jour de lactation (JL) 4 et continuant jusqu’au JL 20. Dans toutes les cohortes, l’exposition au dasatinib in utero ou par le biais de la lactation a été associée à un épanchement pleural chez les ratons. Pour les cohortes chez lesquelles l’administration du dasatinib avait débuté le JG 16 ou 21 à l’une ou l’autre dose, tous les groupes ont été interrompus après 6 ou 9 doses lorsque plus de 50 % ont été euthanasiés, trouvés morts ou manquants probablement par cannibalisme. Parmi les rates chez lesquelles l’administration avait débuté le JL 4, 34 % des nouveau-nés ont été perdus pour cause de mortalité ou de morbidité à 10 mg/kg/jour.
Type d’étude Espèce/ souche | Voie d’administration | Durée du traitement | Dos e (mg/ kg) | N/Dose /Sexe | Observations |
|---|---|---|---|---|---|
| Développement embryofœtal - Rats / SD | Gavage oral | 10 jours (du 6e au 15e jour de gestation) | 2,5, 5, 10, 20 | 22 F | Doses ≥ 2,5 mg/kg : Mort de l’embryon (17 %) et diminution associée du nombre de naissances. Anomalies du squelette fœtal. Doses de 2,5 et de 5 mg/kg : Mort de l’embryon (77 %). Cavités thoracique et abdominale remplies de liquides, œdème, microhépatie chez les fœtus. Doses ≥ 10 mg/kg : Mort de l’embryon (100 %). Consommation réduite d’aliments par la mère. Dose de 20 mg/kg : Mortalité des mères (22 %, entre le 12e et le 15e jour de gestation). Gain de poids réduit chez la mère. |
Étude visant à établir la posologie Lapins / NZW | Gavage oral | 13 jours (du 7e au 19e jour de gestation) | 1, 3, 6, 10 | 7 F | 1 et 3 mg/kg : Aucun effet lié au médicament. Doses ≥ 6 mg/kg : Mort de l’embryon (13 %). Gain de poids de la mère réduit et/ou perte de poids, et diminution de la consommation d’aliments. Dose de 10 mg/kg : Mort de l’embryon (69 %) et diminution du nombre de naissances, au 29e jour de gestation (5/7). |
| Développement embryofœtal – lapins /NZW | Gavage oral | 13 jours (du 7e au 19e jour de gestation) | 0.5, 2, 6 | 22 F | Aucune toxicité chez les mères. Retard dans l’ossification des vertèbres lombaires du fœtus (arches bifides) et du bassin (pubis ossifié partiellement ou absence d’ossification), ossification hyoïdienne réduite (ossifié partiellement ou absence d’ossification). 6 mg/kg : 21 % de résorption fœtale chez les lapins avec perte après l’implantation. |
| Étude sur la fertilité et le développement embryonnaire précoce chez les rats (Segment I) | Gavage oral | 32-45 jours 43 jours | 2,5, 5, 10 | 25 F 25 M | ≤ 10 mg/kg : Le dasatinib ne s’est pas révélé être un agent toxique pour la reproduction chez les mâles et n’a pas affecté la copulation ou la fertilité chez les femelles ≥ 5 mg/kg : Le dasatinib a induit une létalité embryonnaire (pertes postimplantatoires de 14-48 %) chez les femelles, avec une diminution correspondante de la taille des portées. |
| Observations selon les doses administrées | Gavage oral | JG16 à JL 20 | 0, 5, 10 | 8 F | Cohortes à 5 mg/kg administrés à partir du JG 16 et du JG 21 : mortalité considérable des nouveau-nés avec des |
Type d’étude Espèce/ souche | Voie d’administration | Durée du traitement | Dos e (mg/ kg) | N/Dose /Sexe | Observations | |
|---|---|---|---|---|---|---|
| dans l’étude de développement prénatal et postnatal chez les rats | JG 21 à JL 20 JL 4 à JL 20 | 8 F 8 F | diminutions correspondantes de taille des portées. Épanchement pleural chez 20 ratons sur 47 et 16 ratons sur 42 dans les cohortes où l’administration a été effectuée à partir du JG 16 et du JG 21, respectivement. Toutes les cohortes à 10 mg/kg : mortalité considérable des nouveau-nés avec des diminutions correspondantes de taille des portées. Épanchement pleural chez 30 ratons sur 30 et 25 ratons sur 57 dans les cohortes où l’administration a été effectuée à partir du JG 21 et du JL 4, respectivement. | |||
Toxicologie particulière
Étude pharmacologique portant sur l’innocuité
Le dasatinib n’a exercé aucun effet notable lors d’une étude in vitro des liaisons aux ligands. Lors de l’essai hERG/IKr, le dasatinib a inhibé les courants hERG de 6, de 37 et de 77 %, à des concentrations de 3, de 10 et de 30 mcM, respectivement. La CI50 (concentration inhibitrice 50 %) a été de 14,3 mcM. Lors d’une étude portant sur les fibres de Purkinje, le dasatinib a prolongé de 26 % la DPA50 (durée du potentiel d’action à 50 % de repolarisation) et de 11 % la DPA90, à une concentration de 30 mcM. Le dasatinib administré en une seule dose de 10 mg/kg, par voie orale, à des singes conscients (n = 6), en liberté, a déclenché des élévations de la tension artérielle (systolique : 6 à 15 %, diastolique : 8 à 21 %), pendant deux heures environ. De plus, on a noté des hausses moyennes de l’intervalle QTc de 16-19 ms, de 1,5 à 2,5 heures suivant l’administration de la dose, dans la cohorte sous dasatinib comparativement au groupe témoin. Même si ces changements de l’intervalle QTc n’étaient pas statistiquement significatifs par rapport au groupe témoin, on ne peut pas exclure la possibilité qu’ils soient associés au traitement par le dasatinib.
Le métabolite N-désalkylé du dasatinib, le BMS-582691 à une dose de 10 mcM a inhibé la liaison récepteur-ligand aux récepteurs β2-adrénergiques, α2-adrénergiques non sélectifs, 5-HT1 sérotoninergiques non sélectifs, 5-HT1A sérotoninergiques, transporteurs de la norépinéphrine et transporteurs de la dopamine et aux canaux sodiques. Lors de l’essai hERG/IKr, le BMS-582691 a inhibé les courants hERG avec une CI50 calculée de 5,8 mcM comparativement à 14,3 mcM pour le dasatinib. Lors de l’essai des fibres de Purkinje, le BMS-582691 à une dose de 30 mcM a prolongé la DPA50 et la DPA90 de 10 % et de 9 %, respectivement, et réduit la Vmax de 11 %.
| Type d’étude/ systèmes ou organes évalués | Système analysé / espèce/souche | Voie | Concentration Dose | N/Dose /Sexe | Observations |
|---|---|---|---|---|---|
| Étude de liaisons des ligands aux récepteurs et aux canaux ioniques | Récepteurs, canaux ioniques et systèmes enzymatiques | in vitro | 10 mcM | -- | Aucun effet significatif sur le plan biologique sur la liaison des ligands aux récepteurs ou aux canaux ioniques ni sur l’activité de l’acétylcholinestérase. BMS-582691 à une dose de 10 mcM a inhibé la liaison récepteur-ligand aux récepteurs β2-adrénergiques (50 %), α2-adrénergiques non sélectifs (51 %), 5-HT1 sérotoninergiques non sélectifs (50 %), 5-HT1A sérotoninergiques (54 %), transporteurs de la norépinéphrine (54 %), et transporteurs de la dopamine (87 %), et aux canaux sodiques (84 %). |
| Étude des canaux ioniques et des courants hERG/IKr / Appareil cardiovasculair e | Cellules porteuses des récepteurs HEK293 transfectées par l’ADNc humain porteur de l’hERG | in vitro | 3, 10, 30 mcM | -- | Dasatinib : Les courants IKr ont été inhibés de 6, de 37 et de 77 %, à des concentrations de 3, de 10 et de 30 mcM, respectivement. L’IC50 calculé a été de 14,3 mcM. BMS-582691 : Les courants IKr ont été inhibés de 24, de 72 et de 95 % aux concentrations de 3, de 10 et de 30 mcM, respectivement. L’IC50 calculé a été de 5,8 mcM. |
| Étude du potentiel d’action des fibres de Purkinje de lapins / Appareil cardiovasculair e | Fibres de Purkinje de lapins | in vitro | 3, 10, 30 mcM | -- | Dasatinib : LA DPA50 et la DPA90 ont été prolongées de 26 %, de 11 %, respectivement à une concentration de 30 mcM. BMS-582691 : LA DPA50 et la DPA90 ont été prolongées de 10 % et de 9 %, respectivement, et la Vmax a été réduite de 11 %. |
| Étude de pharmacologie portant sur l’innocuité d’une seule dose/ cardiovasculair e | Macaques de Buffon | Orale, une seule dose | 10 mg/kg | 3 M 3 F | Élévations liées au médicament de la tension artérielle systolique (6 - 15 %) et diastolique (8 - 21 %), pendant deux heures environ, hausses moyennes de l’intervalle QTc de 16 - 19 ms, de 1,5 à 2,5 heures suivant l’administration d’une seule dose par voie orale. |
Autres études de toxicité
Le potentiel immunosuppresseur du dasatinib sur la prolifération des lymphocytes T (réponse mixte des lymphocytes) et sur le rejet de la greffe cardiaque non vascularisée a été évalué dans des modèles de souris. Par ailleurs, on a évalué les effets du dasatinib in vitro sur la fonction plaquettaire dans les plasmas d’humains, de singes et de rats et les effets sur le temps de saignement in vivo chez des rats. Le potentiel de phototoxicité in vitro du dasatinib a été évalué dans les fibroblastes de souris.
Les effets du dasatinib sur le réticulum sarcoplasmique du cœur et sur la fonction mitochondriale sont inconnus. On n’a pas évalué le potentiel d’apoptose des cardiomyocytes en cas de traitement par le dasatinib. Aucune étude n’a été menée sur le dasatinib pour évaluer l’existence d’un mécanisme de signalisation régissant la cardiotoxicité.
| Type d’étude/ espèce évaluées | Voie d’administration | Durée du traitement | Dos e (mg/ kg) | N/Dose /Sexe | Observations |
|---|---|---|---|---|---|
| Étude de la réponse mixte des lymphocytes / Souris | Gavage oral | 3 jours | 5, 20, 30 | 3 M | Dose de 5 mg/kg : Aucun effet sur la prolifération des lymphocytes T. Doses ≥ 20 mg/kg : Inhibition de la prolifération des lymphocytes T de la rate, dépendante de la dose |
| Étude sur la greffe cardiaque / Souris | Gavage oral | 30 jours | 15, 25, 50 | 4-5 M | Dose de 15 mg/kg, 2 fois par jour (administration quotidienne continue) : Rejet de la greffe non inhibé. Dose de 25 mg/kg, 2 fois par jour (administration continue pendant 5 jours et période de 2 jours sans traitement) : Rejet de la greffe non inhibé. Dose de 25 mg/kg, 2 fois par jour (administration quotidienne continue) : Rejet de la greffe inhibé. |
| Fonction plaquettaire / plaquettes prélevées d’humains, de singes Cynomolgus et de rats | In vitro | -- | 0,05, 0,5, 5 mcg/mL | -- | Dose de 0,05 mcg/mL : Aucun effet. Doses de 0,5 et de 5 mcg/mL : Inhibition de la réponse d’agrégation plaquettaire à l’ADP (adénosine-diphosphate) et au collagène dans le plasma humain riche en plaquettes et inhibition de l’agrégation des plaquettes humaines induite par les forces de cisaillement. Dose de 5 mcg/mL : Diminution de la résistance des caillots du sang humain entier (29 %); aucun effet sur le temps ni sur la vitesse de formation des caillots. Chez chaque espèce, inhibition totale de la réponse au collagène avec des valeurs de CI50 comparables (mcg/mL) chez les humains (0,24 ± 0,06) et chez les singes Cynomolgus (0,23 ± 0,06), et une puissance légèrement plus élevée (mais non significativement plus élevée), chez les rats (0,13 ± 0,01). |
| Temps de saignement et fonction plaquettaire / Rats | Gavage oral ou perfusion IV | Une seule dose par voie orale ou par perfusion IV | 4, 8, 20 (mg/kg, par voie orale) ou 630, 1260-2520 (mcg/kg, par voie IV) | 5-9 M | Gavage par voie orale Doses de 4 mg/kg : Aucun effet sur le temps de saignement mésentérique, le temps de saignement des cuticules ou l’agrégation des plaquettes induite par l’ADP. Doses de 8 mg/kg : Aucun effet sur le temps de saignement mésentérique. La concentration plasmatique anticipée n’a pas été atteinte en vue de l’évaluation du temps de saignement des cuticules et de l’agrégation plaquettaire. Dose de 20 mg/kg : Temps de saignement des cuticules et inhibition de la réponse de |
| Type d’étude/ espèce évaluées | Voie d’administration | Durée du traitement | Dos e (mg/ kg) | N/Dose /Sexe | Observations |
|---|---|---|---|---|---|
l’agrégation plaquettaire à l’ADP, trois fois plus élevés à une concentration de 10 mcM, et au collagène à une concentration de 20 mcg/mL, soit de 21 et de 99 %, respectivement. Perfusion IV : Le dasatinib a entraîné des augmentations dépendantes de la dose, du temps de saignement des cuticules, à toutes les doses (concentrations plasmatiques moyennes de 61, de 144 et de 273 ng/mL respectivement) et de la proportion des vaisseaux avec des saignements dépassant les limites aux doses élevées. On a également observé des diminutions dépendantes de la dose de l’agrégation plaquettaire (de 37 %, 99 % et 100 %), à toutes les doses. | |||||
| Étude de phototoxicité / fibroblastes de souris | In vitro | -- | 0,353-120 mcg/mL | -- | Les résultats ont indiqué que le dasatinib est phototoxique pour les fibroblastes de souris in vitro. |
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. PrSPRYCEL® (Comprimés de 20 mg, 50 mg, 70 mg, 80 mg, 100 mg et 140 mg), Numéro de contrôle de la présentation : 292496, Monographie de produit, Bristol-Myers Squibb Canada (11 juin 2025).