


Monographie de produit - Teva-Desvenlafaxine
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Système nerveux | 02/2024 |
|---|
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE ..................................... 2
TABLE DES MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .............................................................................................................................. 4
1.2 Personnes âgées ............................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .......................... 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 6
4.1 Considérations posologiques ........................................................................................... 6
4.2 Dose recommandée et ajustement posologique ............................................................. 7
4.3 Administration .................................................................................................................. 9
4.4 Dose oubliée ..................................................................................................................... 9
4.9 Arrêt du traitement .......................................................................................................... 9
5 SURDOSAGE .............................................................................................................. 10
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ....... 12
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 12
7.1 Cas particuliers ............................................................................................................... 21
7.1.1 Grossesse ........................................................................................................................ 21
7.1.2 Grossesse ........................................................................................................................ 22
7.1.3 Enfants ............................................................................................................................ 22
7.1.4 Personnes âgées ............................................................................................................. 22
8 EFFETS INDÉSIRABLES ................................................................................................ 23
8.1 Aperçu des effets indésirables ....................................................................................... 23
8.2 Effets indésirables observés au cours des essais cliniques ............................................ 24
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants ............................ 32
8.5 Effets indésirables signalés après la commercialisation du produit .............................. 34
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 35
9.1 Interactions médicamenteuses graves .......................................................................... 35
9.2 Aperçu des interactions médicamenteuses ................................................................... 35
9.3 Interactions médicament-comportement ..................................................................... 35
9.4 Interactions médicament-médicament ......................................................................... 36
9.5 Interactions médicament-aliments ................................................................................ 42
9.6 Interactions médicament-plantes médicinales .............................................................. 42
9.7 Interactions médicament-épreuves de laboratoire ....................................................... 42
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 43
10.1 Mode d’action ................................................................................................................ 43
10.2 Pharmacodynamie ......................................................................................................... 43
10.3 Pharmacocinétique ........................................................................................................ 43
11 CONSERVATION, STABILITÉ ET MISE AU REBUT .......................................................... 47
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ......................................................... 47
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 48
13 RENSEIGNEMENTS PHARMACEUTIQUES..................................................................... 48
14 ESSAIS CLINIQUES ...................................................................................................... 48
14.1 Plan et caractéristiques démographiques de l’étude .................................................... 48
14.2 Résultats de l’étude ........................................................................................................ 49
14.3 Études de biodisponibilité comparatives ....................................................................... 50
15 MICROBIOLOGIE ........................................................................................................ 54
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 54
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE............................................................. 57
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ............................... 58
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TEVA-DESVENLAFAXINE (succinate de desvenlafaxine) est indiqué dans :
- le traitement symptomatique du trouble dépressif majeur chez les adultes.
L’efficacité à court terme de TEVA-DESVENLAFAXINE a été démontrée par des essais comparatifs avec placebo d’une durée allant jusqu’à 8 semaines.
La capacité de TEVA-DESVENLAFAXINE à maintenir la réponse au traitement antidépresseur jusqu’à 26 semaines a été démontrée dans un essai comparatif avec placebo mené auprès de patients qui avaient répondu à un traitement de 20 semaines administré en mode ouvert.
Le médecin qui opte pour un traitement prolongé par TEVA-DESVENLAFAXINE doit périodiquement réévaluer l’utilité de ce traitement chez son patient.
1.1 Enfants
Enfants (< 18 ans) : Selon les données soumises à Santé Canada et examinées par l’organisme, l’efficacité et l’innocuité du succinate de desvenlafaxine n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé d’indication pour cette population.
L’efficacité du succinate de desvenlafaxine n’a pas pu être démontrée lors de deux études comparatives avec placebo menées auprès de 587 sujets âgés de 7 à 17 ans atteints d’un TDM. En effet, aucune de ces deux études de courte durée n’a relevé de différence statistiquement ou cliniquement significative entre le succinate de desvenlafaxine et le placebo (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Association possible avec des changements comportementaux et émotionnels, dont l'automutilation; 7.1.3 Enfants; 8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants; et 10.3 Pharmacocinétique, Enfants).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence globale d’innocuité ou d’efficacité n’a été décelée entre ces sujets et les sujets plus jeunes (voir 4.2 Dose recommandée et ajustement posologique, Personnes âgées; 7.1.4 Personnes âgées, 10.3 Pharmacocinétique, Personnes âgées).
2 CONTRE-INDICATIONS
- Inhibiteurs de la monoamine oxydase
TEVA-DESVENLAFAXINE ne doit pas être pris par des patients qui prennent un inhibiteur de la monoamine-oxydase (IMAO) ou qui en ont pris un au cours des 14 derniers jours.
Il existe un risque d’interaction médicamenteuse grave, parfois mortelle, avec les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), les inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) ou d’autres médicaments sérotoninergiques s’ils sont pris en même temps qu’un IMAO ou dans les 14 jours suivant l’utilisation d’un IMAO. Pour en savoir plus sur l’utilisation avec les IMAO réversibles comme le linézolide (un antibiotique) et le bleu de méthylène (un colorant chirurgical), veuillez consulter la section 4.2 Dose recommandée et ajustement posologique, Emploi avec des IMAO réversibles comme le linézolide ou le bleu de méthylène.
Ces interactions se sont manifestées par les symptômes suivants : tremblements, myoclonie, diaphorèse, nausées, vomissements, bouffées de chaleur, étourdissements, hyperthermie aux caractéristiques évoquant le syndrome malin des neuroleptiques, crises convulsives, rigidité, instabilité neurovégétative accompagnée parfois de fluctuations rapides des signes vitaux, et changements d’état mental incluant une agitation extrême évoluant vers le délire et le coma.
En raison de la demi-vie du succinate de desvenlafaxine, il faut attendre au moins 7 jours après l’arrêt de ce dernier avant de commencer un traitement par un IMAO.
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Réactions évoquant le syndrome sérotoninergique ou le syndrome malin des neuroleptiques et 9.4 Interactions médicament-médicament, Agents sérotoninergiques.
- Hypersensibilité
TEVA-DESVENLAFAXINE est contre-indiqué chez les patients qui présentent une hypersensibilité à la venlafaxine, à ce médicament (desvenlafaxine), à un ingrédient de la présentation de TEVA-DESVENLAFAXINE, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
L’emploi d’antidépresseurs est associé à l’augmentation du risque de s’infliger du mal ou d’en infliger à autrui ainsi que d’avoir des idées ou des comportements suicidaires. Suivre de près tous les patients sous antidépresseur pour détecter toute aggravation clinique et l’émergence de comportements de type agitation et/ou d’idées ou de comportements suicidaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions mentale et psychique, Association possible avec des changements comportementaux et émotionnels, dont l’automutilation).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Généralités (voir 4.2 Dose recommandée et ajustement posologique pour de plus amples détails, à moins d’indication contraire.)
- TEVA-DESVENLAFAXINE n’est pas indiqué chez les enfants de moins de 18 ans.
- La desvenlafaxine ne doit pas être administrée en cours de grossesse, en particulier au cours du troisième trimestre, à moins que les bienfaits escomptés l’emportent nettement sur les risques éventuels, en raison des conséquences sur la santé néonatale (voir 7.1.1 Grossesse).
En raison du risque d’intoxication à la sérotonine pouvant menacer le pronostic vital :
- l’emploi concomitant de TEVA-DESVENLAFAXINE et d’IMAO est contre-indiqué;
- des périodes de sevrage doivent être prévues si le patient passe de la desvenlafaxine à un IMAO, et vice versa;
- l’emploi avec d’autres agents sérotoninergiques est déconseillé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Réactions évoquant le syndrome sérotoninergique ou le syndrome malin des neuroleptiques);
- il est recommandé de réduire la dose graduellement lorsqu’un patient passe d’un antidépresseur à un autre, dont la venlafaxine.
Posologie :
- Une réduction de la dose pourrait s’imposer chez les aînés et chez les patients atteints d’insuffisance rénale.
- Toutes les modifications de la posologie, y compris l’arrêt du traitement, doivent se faire graduellement.
- Surveiller l’apparition de symptômes de sevrage lors de la réduction de la dose ou de l’arrêt du traitement.
- Réévaluer périodiquement la nécessité de poursuivre le traitement.
Surveillance visant à détecter l’agitation ou les tendances suicidaires
Peu importe l’âge du patient, on recommande un suivi clinique rigoureux des idées suicidaires et des autres indices de comportements suicidaires possibles, y compris la surveillance des changements émotionnels et comportementaux de type agitation, surtout au début du traitement ou à l’occasion d’un changement de dose ou de schéma posologique. Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions mentale et psychique, Association possible avec des changements comportementaux et émotionnels, dont l’automutilation.
4.2 Dose recommandée et ajustement posologique
- Traitement initial
La dose initiale recommandée de TEVA-DESVENLAFAXINE (comprimés de succinate de desvenlafaxine à libération prolongée) est de 50 mg une fois par jour, avec ou sans nourriture.
Lors des essais cliniques, les doses supérieures à 50 mg/jour ne se sont pas révélées plus efficaces. Si un médecin juge qu’une dose supérieure à 50 mg/jour est justifiée pour un patient donné, la dose quotidienne ne doit pas dépasser 100 mg. Lors des essais cliniques, les doses de 50 à 400 mg/jour se sont avérées efficaces, mais les doses supérieures à 50 mg/jour n’étaient pas plus avantageuses, et les effets indésirables et les abandons étaient plus fréquents aux fortes doses.
On doit réévaluer périodiquement l’état des patients pour déterminer s’il est nécessaire de poursuivre le traitement.
- Traitement d’entretien, de stabilisation ou prolongé
On admet généralement que les épisodes aigus de dépression majeure nécessitent une pharmacothérapie continue de plusieurs mois ou plus après l’obtention d’une réponse au traitement de l’épisode aigu. L’efficacité d’un traitement de longue durée par le succinate de desvenlafaxine (jusqu’à 26 semaines, à 50 mg par jour) a été démontrée dans un essai comparatif avec placebo chez des patients qui avaient répondu à un traitement de 20 semaines administré en mode ouvert.
On doit réévaluer périodiquement l’état des patients pour déterminer s’il est nécessaire de poursuivre le traitement.
- Arrêt du traitement
Ne pas cesser brusquement le traitement par TEVA-DESVENLAFAXINE en raison du risque d’apparition de symptômes liés à l’arrêt du traitement (voir 4.9 Arrêt du traitement).
- Remplacement d’autres antidépresseurs par TEVA-DESVENLAFAXINE
Des symptômes liés à l’arrêt du traitement ont été signalés chez des patients qui ont changé leur antidépresseur, dont la venlafaxine, pour TEVA-DESVENLAFAXINE. Il peut être nécessaire de diminuer graduellement la dose de l’antidépresseur initial afin de réduire les symptômes liés à l’arrêt du traitement (voir 2 CONTRE-INDICATIONS).
- Remplacement d’un IMAO par TEVA-DESVENLAFAXINE ou vice versa
Au moins 14 jours devraient s’écouler entre l’arrêt d’un IMAO et le début d’un traitement par TEVA-DESVENLAFAXINE. De plus, en raison de la demi-vie du succinate de desvenlafaxine, il faut attendre au moins 7 jours après l’arrêt de ce dernier avant de commencer un traitement par un IMAO.
- Emploi de TEVA-DESVENLAFAXINE avec un IMAO réversible comme le linézolide ou le bleu de méthylène
Il ne faut pas amorcer un traitement par TEVA-DESVENLAFAXINE chez un patient traité par un IMAO réversible comme le linézolide ou le bleu de méthylène injectable, en raison de l’augmentation du risque de syndrome sérotoninergique (voir 2 CONTRE-INDICATIONS). Pour les patients dont l’état mental nécessite un traitement urgent, des interventions non pharmacologiques, comme l’hospitalisation, doivent être envisagées.
Il se peut qu’un patient sous TEVA-DESVENLAFAXINE doive recevoir un traitement urgent par le linézolide ou le bleu de méthylène injectable. S’il n’existe aucune solution de rechange acceptable au linézolide ou au bleu de méthylène injectable et qu’on estime que les bienfaits escomptés d’un traitement par l’un de ces agents l’emportent sur le risque de syndrome sérotoninergique chez un patient donné, le traitement par TEVA-DESVENLAFAXINE doit être interrompu promptement, puis le linézolide ou le bleu de méthylène injectable peut être administré. Le patient doit ensuite faire l’objet d’une surveillance visant à déceler tout symptôme de syndrome sérotoninergique durant 2 semaines ou jusqu’à 24 heures après la dernière dose de linézolide ou de bleu de méthylène, selon la première de ces éventualités (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Le traitement par TEVA-DESVENLAFAXINE peut être repris 24 heures après la dernière dose de linézolide ou de bleu de méthylène injectable.
Cas particuliers
- Insuffisance rénale sévère ou terminale
La dose recommandée pour les patients atteints d’insuffisance rénale sévère (clairance de la créatinine sur 24 heures inférieure à 30 mL/min) ou terminale est de 50 mg tous les deux jours. En raison des variations interindividuelles de la clairance chez ces patients, il peut être souhaitable d’individualiser la dose. Une dose supplémentaire ne devrait pas être administrée aux patients après la dialyse (voir 10.3 Pharmacocinétique, Insuffisance rénale).
- Insuffisance hépatique
Il n’est pas nécessaire d’ajuster la posologie chez les patients atteints d’insuffisance hépatique (voir 10.3 Pharmacocinétique, Insuffisance hépatique).
- Personnes âgées (≥ 65 ans)
Il n’est pas nécessaire d’ajuster la posologie en raison de l’âge uniquement. On doit cependant tenir compte d’une réduction possible de la clairance rénale de TEVA-DESVENLAFAXINE au moment de déterminer la dose à administrer (voir 10.3 Pharmacocinétique, Personnes âgées).
- Enfants
TEVA-DESVENLAFAXINE n’est pas indiqué chez les enfants de moins de 18 ans (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions mentale et psychique, Association possible avec des changements comportementaux et émotionnels, dont l’automutilation; 7.1.3 Enfants; et 10.3 Pharmacocinétique, Enfants).
4.3 Administration
Les comprimés TEVA-DESVENLAFAXINE doivent être avalés entiers avec un liquide, sans être mâchés, coupés ou écrasés. Le médicament est contenu dans une enveloppe non absorbable, conçue pour le libérer à une vitesse contrôlée. Comme cette enveloppe et des éléments insolubles du noyau sont éliminés dans les selles, les patients ne doivent pas s’inquiéter s’ils remarquent de temps en temps quelque chose qui ressemble à un comprimé dans leurs selles. En raison de la libération contrôlée du médicament, les comprimés TEVA-DESVENLAFAXINE ne conviennent qu’aux patients qui peuvent les avaler entiers.
Il est recommandé de prendre TEVA-DESVENLAFAXINE environ à la même heure chaque jour.
4.4 Dose oubliée
Si on oublie une dose, on doit la prendre dès qu’on se rend compte de l’oubli. S’il est presque l’heure de prendre la dose suivante, on doit laisser tomber celle qui a été oubliée. Les patients doivent être avertis de ne pas doubler la dose pour « compenser » la dose oubliée.
4.9 Arrêt du traitement
Il faut rester à l’affût de ces symptômes pendant la diminution graduelle de la dose. Si des symptômes intolérables surviennent après une réduction de la dose ou l’arrêt du traitement, envisager la possibilité de revenir à la dose précédemment prescrite et de réduire la dose plus graduellement. La réduction graduelle doit tenir compte de facteurs individuels tels que la dose et la durée du traitement. Dans certains cas, l’arrêt du traitement peut s’échelonner sur plusieurs mois ou plus longtemps. Dans certains cas, l’arrêt du traitement peut s’échelonner sur plusieurs mois ou plus longtemps (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Arrêt du traitement et 8.2 Effets indésirables observés au cours des essais cliniques, Symptômes liés à l’arrêt du traitement).
5 SURDOSAGE
- Expérience humaine
L’expérience clinique sur le surdosage en succinate de desvenlafaxine est limitée. Aucun cas de surdosage aigu mortel en succinate de desvenlafaxine n’a été signalé pendant les essais cliniques de précommercialisation.
Dans le cadre des essais de précommercialisation sur le trouble dépressif majeur, quatre adultes se sont rétablis après avoir ingéré des doses supérieures à 800 mg de desvenlafaxine (4000 mg [desvenlafaxine seulement]; 900, 1800 et 5200 mg [desvenlafaxine en association avec d’autres médicaments]). De plus, l’enfant de 11 mois d’un sujet a ingéré accidentellement 600 mg de desvenlafaxine, a été traité et s’est rétabli.
Les effets indésirables qui sont survenus 5 jours ou moins après une surdose de plus de 600 mg et qui étaient peut-être liés à la desvenlafaxine étaient les suivants : céphalées, vomissements, agitation, étourdissements, nausées, constipation, diarrhée, sécheresse de la bouche, paresthésie et tachycardie.
Des cas de surdoses (parfois fatales) où la desvenlafaxine avait le plus souvent été absorbée en même temps que de l’alcool et/ou d’autres médicaments ont été signalés depuis la commercialisation du produit.
La desvenlafaxine est le principal métabolite actif de la venlafaxine. L’expérience acquise sur le surdosage en venlafaxine (la molécule mère de la desvenlafaxine) est présentée ci-dessous; la même information se trouve dans la section Surdosage de la monographie de la venlafaxine.
- Données de post-commercialisation relatives à la venlafaxine
Les cas de surdosage rapportés depuis la commercialisation de la venlafaxine, dont certains ont été mortels, sont survenus en association avec de l’alcool ou d’autres médicaments, tels que le méthylphénidate, les opioïdes et les benzodiazépines. Il faut aviser les patients de ne pas consommer d’alcool, étant donné ses effets sur le système nerveux central (SNC) et le risque d’aggravation clinique des troubles psychiatriques ainsi que d’interactions indésirables avec la venlafaxine, ce qui inclut des effets dépresseurs sur le SNC.
Des cas mortels de surdosage par la venlafaxine seule ont été signalés à des doses aussi faibles qu’environ 1 gramme.
Les manifestations les plus fréquentes qu’ils ont entraînées sont une tachycardie, une perte de conscience (allant de la somnolence au coma), une mydriase, des convulsions et des vomissements. Des changements électrocardiographiques (p. ex. allongement de QT, bloc de branche, allongement de QRS), une tachycardie ventriculaire, une bradycardie, une hypotension, une élévation différée des concentrations plasmatiques de créatine kinase, de la rhabdomyolyse, de la nécrose hépatique, un syndrome sérotoninergique, des vertiges et des décès ont aussi été signalés. Il convient de faire un suivi des taux d’enzymes musculaires chez les patients présentant un surdosage avec la venlafaxine afin de déceler les manifestations précoces de rhabdomyolyse et d’instaurer le traitement approprié.
D’après des études rétrospectives publiées, le surdosage de la venlafaxine pourrait être associé à un risque accru de mortalité comparativement à ce qui est observé avec les antidépresseurs de type ISRS, mais à un risque moindre par rapport aux antidépresseurs tricycliques. Des études épidémiologiques ont démontré que le fardeau des facteurs de risque de suicide était plus lourd chez les patients traités par la venlafaxine que chez ceux recevant des ISRS. On ignore dans quelle mesure le risque accru d’issue mortelle qui a été observé est attribuable à la toxicité de la venlafaxine en surdosage plutôt qu’à certaines caractéristiques des patients traités.
Pour diminuer les risques de surdosage, il est impératif de ne prescrire que la plus petite quantité de TEVA-DESVENLAFAXINE qui soit compatible avec un traitement adéquat.
- Traitement du surdosage
Le traitement devrait comporter les mesures générales employées dans les cas de surdosage de n’importe quel ISRS ou IRSN.
Il n’est pas recommandé de provoquer des vomissements. En raison du volume de distribution modéré de ce médicament, les méthodes de diurèse forcée, de dialyse, d’hémoperfusion et d’exsanguinotransfusion sont probablement inutiles. Aucun antidote spécifique de la desvenlafaxine n’est connu.
Il faut dégager les voies respiratoires, oxygéner et ventiler le patient. Il est recommandé de surveiller le rythme cardiaque et les signes vitaux. Un traitement symptomatique et un traitement de soutien général sont aussi recommandés. Il peut être indiqué de procéder à un lavage gastrique au moyen d’un gros tube orogastrique creux tout en protégeant, au besoin, les voies respiratoires, si le surdosage est récent ou si le patient est symptomatique. Du charbon activé doit être administré.
En cas de traitement d’un surdosage, le médecin devrait envisager la possibilité que plusieurs médicaments soient en cause et communiquer avec un centre antipoison pour se renseigner sur le traitement approprié.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou avec Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés à libération prolongée 50 mg et 100 mg de desvenlafaxine (base) (sous forme de succinate de desvenlafaxine) | Cellulose microcristalline, hypromellose, silice colloïdale anhydre, stéarate de magnésium, talc. Pellicule d’enrobage : AD&C jaune no 6/jaune soleil FCF sur substrat d’aluminium (comprimés à 100 mg seulement), alcool polyvinylique, dioxyde de titane, oxyde de fer noir, oxyde de fer rouge, polyéthylèneglycol, Ponceau 4R sur substrat d’aluminium (comprimés à 100 mg seulement) et talc. |
TEVA-DESVENLAFAXINE est offert en :
- comprimés à 50 mg : comprimés pelliculés rose pâle, de forme carrée comportant un côté pyramidal portant l’inscription gravée « D » préalablement piquetée au-dessus de « 50 » avec « 0 » préalablement piquetée sur le côté plat;
- comprimés à 100 mg : comprimés pelliculés orange rougeâtre, de forme carrée, comportant un côté pyramidal portant l’inscription gravée « D » préalablement piquetée au-dessus de « 100 » avec « 00 » préalablement piquetée sur le côté plat.
Les comprimés TEVA-DESVENLAFAXINE dosés à 50 mg et à 100 mg sont offerts en flacons de polyéthylène de haute densité contenant 30 ou 100 comprimés, et en plaquettes alvéolées de doses unitaires contenant 30 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Voir 3 ENCADRÉ SUR LES MISES ET GARDE ET PRÉCAUTIONS IMPORTANTES.
- Tendances suicidaires
Voir l’encadré de la section 9.1 Interactions médicamenteuses graves.
- Agents sérotoninergiques : IMAO; venlafaxine
Cancérogenèse et mutagenèse
Pour des données animales, voir 16 TOXICOLOGIE NON CLINIQUE.
Appareil cardiovasculaire
Il est conseillé de faire preuve de prudence lorsqu’on administre TEVA-DESVENLAFAXINE à des patients atteints de troubles cardiovasculaires, cérébrovasculaires ou du métabolisme des lipides (voir 8.2 Effets indésirables observés au cours des essais cliniques). Des augmentations de la fréquence cardiaque et de la tension artérielle ont été observées chez des sujets recevant du succinate de desvenlafaxine lors d’essais cliniques. TEVA-DESVENLAFAXINE n’a pas été systématiquement évalué chez des sujets ayant récemment souffert d’un infarctus du myocarde, d’une maladie cardiaque instable, d'hypertension non maîtrisée ou d'une maladie cérébrovasculaire. De tels patients, sauf s’ils étaient atteints d’une maladie cérébrovasculaire, ont été écartés des essais cliniques.
Effets sur la tension artérielle
Des rapports de post-commercialisation ont fait état de hausses tensionnelles nécessitant un traitement immédiat, y compris des cas de crise hypertensive et d’hypertension maligne, chez des sujets prenant de la desvenlafaxine. Des augmentations de la tension artérielle ont été observées chez certains sujets lors d’essais cliniques, particulièrement aux doses élevées. La prudence est de mise dans les cas où une hausse de la tension artérielle risquerait d’aggraver une affection sous-jacente (voir 8.2 Effets indésirables observés au cours des essais cliniques). Toute hypertension préexistante doit être maîtrisée avant de commencer un traitement par TEVA-DESVENLAFAXINE. On doit vérifier régulièrement la tension artérielle des patients qui utilisent TEVA-DESVENLAFAXINE. Des hausses tensionnelles soutenues pourraient avoir des conséquences néfastes. En cas d’une hausse soutenue de la tension artérielle pendant le traitement par TEVA-DESVENLAFAXINE, il faudrait envisager une réduction de la dose ou l’arrêt du traitement.
Le traitement par le succinate de desvenlafaxine aux doses allant de 50 à 400 mg/jour dans le cadre d’études comparatives a été associé à une hypertension soutenue (c’est-à-dire une tension diastolique, mesurée en décubitus, ≥ 90 mmHg et supérieure à la valeur initiale d’au moins 10 mmHg à l’occasion de trois consultations consécutives). Le tableau 2 montre l’incidence d’hypertension soutenue.
Tableau 2 ‒ Incidence (%) de patients présentant une hypertension soutenue dans l’ensemble des essais cliniques de courte durée à doses fixes
Succinate de desvenlafaxine
| Placebo | 50 mg | 100 mg 100 mg | 200 mg | 400 mg |
|---|
| Hypertension soutenue | 0,5 | 1,3 | 0,7 | 1,1 | 2,3 |
|---|
Dépendance et tolérance
Bien que le risque de consommation abusive du succinate de desvenlafaxine n’ait pas été systématiquement étudié au cours des essais précliniques et cliniques, aucune toxicophilie n’a été remarquée au cours des essais cliniques.
Arrêt du traitement
L’apparition d’effets liés à l’arrêt des traitements antidépresseurs est un phénomène connu. Depuis la commercialisation d’IRSN et d’ISRS, y compris la desvenlafaxine, des cas d’effets indésirables survenus lors de l’arrêt, et en particulier lors de l’arrêt soudain, du traitement par ces agents ont été signalés. Pendant les études cliniques, la fréquence de ces symptômes a augmenté selon la durée du traitement.
Les symptômes liés à l’arrêt du traitement signalés après la commercialisation de la desvenlafaxine ont été les suivants : dysphorie, irritabilité, agitation, étourdissements, troubles sensoriels (p. ex. des paresthésies, comme des sensations ressemblant à des chocs électriques), anxiété, confusion, céphalées, léthargie, labilité émotionnelle, insomnie, hypomanie, acouphène, crises convulsives, troubles visuels et hypertension (voir aussi 8.2 Effets indésirables observés au cours des essais cliniques, Symptômes liés à l’arrêt du traitement). En général, ces effets disparaissent spontanément, mais ils peuvent être graves, sévères et prolongés. Des cas de suicide ou de pensées suicidaires et d’agressivité ont été observés chez des patients lors de changements du schéma posologique de la desvenlafaxine, y compris après l’arrêt du traitement.
Il est donc recommandé de réduire la posologie de la desvenlafaxine de façon graduelle et individualisée et de surveiller étroitement le patient à la suite de l’arrêt du traitement. Dans certains cas, l’arrêt du traitement peut s’échelonner sur plusieurs mois ou plus longtemps (voir 4.2 Dose recommandée et ajustement posologique, Arrêt du traitement).
Conduite de véhicules et utilisation de machines
Une étude clinique évaluant les effets de la desvenlafaxine sur le comportement de personnes en bonne santé n’a pas révélé d’altération cliniquement importante des performances comportementales complexes, psychomotrices ou cognitives. Cependant, comme tout médicament agissant sur le SNC peut altérer le jugement, la pensée ou les capacités motrices, on devrait conseiller aux patients de ne pas utiliser de machines dangereuses, y compris une automobile, avant d’être raisonnablement certains que le traitement par le succinate de desvenlafaxine ne nuit pas à leur capacité d’effectuer de telles activités.
Système endocrinien et métabolisme
- Élévation de la cholestérolémie
Des élévations du cholestérol total, du cholestérol des lipoprotéines de basse densité (LDL) et des triglycérides ont été observées chez certains sujets recevant le succinate de desvenlafaxine dans le cadre d’essais cliniques de précommercialisation comparatifs avec placebo, surtout aux fortes doses. Le dosage des lipides sériques est à envisager durant le traitement.
- Hyponatrémie
Des cas d’hyponatrémie ou de syndrome de sécrétion inappropriée d’hormone antidiurétique (SIHAD) ont été constatés durant un traitement avec un IRSN ou un ISRS, le plus souvent chez des patients présentant une déplétion volumique ou une déshydratation, notamment des personnes âgées et des patients sous diurétiques.
Appareil digestif
- Possibilité d’une occlusion gastro-intestinale
Étant donné que le comprimé TEVA-DESVENLAFAXINE ne change pas nettement de forme dans le tractus gastro-intestinal, TEVA-DESVENLAFAXINE ne doit pas être administré à des patients dont le tractus gastro-intestinal présente un rétrécissement, pathologique ou iatrogène : maladie inflammatoire de l’intestin grêle, syndrome de l’intestin court dû à des adhérences ou à une diminution du temps de transit, antécédents de péritonite, fibrose kystique, pseudo-obstruction intestinale chronique ou diverticule de Meckel. De rares rapports ont fait état de symptômes d’occlusion survenus après l’ingestion d’autres médicaments en préparations non déformables à libération contrôlée par des patients ayant des sténoses connues, et de très rares rapports ont signalé l’apparition de symptômes d’occlusion après la prise de telles préparations par des patients sans sténose gastro-intestinale connue. En raison de la libération contrôlée du médicament, les comprimés TEVA-DESVENLAFAXINE ne conviennent qu’aux patients qui peuvent les avaler entiers (voir 4 POSOLOGIE ET ADMINISTRATION, Dose recommandée et ajustement posologique).
Système sanguin et lymphatique
- Saignements anormaux
La prise d’un ISRS ou d’un IRSN, y compris TEVA-DESVENLAFAXINE, peut augmenter le risque d’hémorragie en entravant l’agrégation plaquettaire. La prise concomitante d’acide acétylsalicylique (AAS), d’anti-inflammatoires non stéroïdiens (AINS), de warfarine et d’autres anticoagulants peut accroître ce risque encore davantage. Des comptes rendus de cas et des résultats d’études épidémiologiques (de cohortes ou cas-témoins) ont mis en évidence une corrélation entre la prise de médicaments qui interfèrent avec le recaptage de la sérotonine et la survenue d’hémorragies digestives. Les réactions hémorragiques associées à l’emploi d’un ISRS ou d’un IRSN allaient des ecchymoses, hématomes, épistaxis et pétéchies aux hémorragies mettant la vie du patient en danger.
Il faut mettre les patients en garde contre le risque d’hémorragie lié à la prise concomitante de TEVA-DESVENLAFAXINE et d’AINS, d’AAS ou d’autres médicaments ayant un effet sur la coagulation (voir 9.4 Interactions médicament-médicament, Médicaments ayant un effet sur la fonction plaquettaire). La prudence s’impose chez les patients ayant des antécédents de trouble hémorragique ou une affection les prédisposant aux hémorragies (p. ex. thrombopénie).
- Pneumopathie interstitielle et éosinophilie pulmonaire
De rares cas de pneumopathie interstitielle et d’éosinophilie pulmonaire associées au traitement par la venlafaxine (la molécule mère de TEVA-DESVENLAFAXINE) ont été rapportés. La possibilité de ces effets indésirables doit être envisagée quand des patients traités par TEVA-DESVENLAFAXINE présentent des malaises pulmonaires, une toux ou une dyspnée allant en s’aggravant. Ces patients doivent subir une évaluation médicale sans tarder, et l’arrêt de TEVA-DESVENLAFAXINE doit être considéré.
Système immunitaire
Il faut conseiller aux patients de communiquer avec leur médecin si une éruption cutanée, de l’urticaire ou un phénomène allergique apparenté survient.
Surveillance et épreuves de laboratoire
- Fréquence cardiaque et tension artérielle
Des augmentations de la fréquence cardiaque et de la tension artérielle ont été observées chez certains sujets lors d’essais cliniques, particulièrement aux doses élevées. Il est recommandé de mesurer la tension artérielle avant de commencer le traitement et régulièrement pendant le traitement par le succinate de desvenlafaxine (voir 8 EFFETS INDÉSIRABLES, Modifications des signes vitaux).
- Bilan lipidique
Des élévations du cholestérol total, du cholestérol des lipoprotéines de basse densité (LDL) et des triglycérides ont été observées chez certains sujets recevant le succinate de desvenlafaxine dans le cadre d’essais cliniques de précommercialisation comparatifs avec placebo, surtout aux fortes doses. Le dosage des lipides sériques est à envisager durant le traitement.
Appareil locomoteur
Selon des études épidémiologiques, le risque de fracture augmente après l’administration de certains antidépresseurs, y compris les ISRS/IRSN. Ce risque serait plus élevé au début du traitement, mais on a également observé un risque accru de fracture à des stades plus avancés du traitement. On doit envisager la possibilité d’une fracture lorsqu’on prend en charge des patients traités par du succinate de desvenlafaxine. Il faut donc informer les personnes âgées et les patients présentant des risques importants de fracture que des effets indésirables augmentant l’éventualité d’une chute, comme des étourdissements et une hypotension orthostatique, peuvent survenir surtout au début du traitement, mais aussi peu de temps après la fin de l’administration du médicament. Selon les données préliminaires d’études d’observation, il y aurait une corrélation entre l’administration d’ISRS ou d’IRSN et une perte de densité osseuse chez les femmes et les hommes âgés. En attendant que l’on dispose d’autres données, on ne peut exclure la possibilité qu’un traitement à long terme avec un ISRS ou un IRSN, y compris le succinate de desvenlafaxine, ait un effet sur la densité osseuse, ce qui devrait être pris sérieusement en considération chez les patients atteints d’ostéoporose ou présentant d’autres facteurs de risque important de fracture.
Système nerveux
- Crises convulsives
Des cas de crises convulsives ont été signalés lors d’essais concernant le succinate de desvenlafaxine. Le succinate de desvenlafaxine doit être prescrit avec prudence en présence de trouble convulsif. La desvenlafaxine n’a pas été évaluée systématiquement chez des patients atteints de ce trouble.
- Réactions évoquant le syndrome sérotoninergique ou le syndrome malin des neuroleptiques
L’intoxication à la sérotonine, également appelée « syndrome sérotoninergique », est une affection potentiellement mortelle qui a été signalée chez des patients traités par un ISRS ou un IRSN, y compris le succinate de desvenlafaxine, et plus particulièrement lorsque ces médicaments étaient associés à d’autres agents sérotoninergiques (voir 9.4 Interactions médicament-médicament, Agents sérotoninergiques).
L’intoxication à la sérotonine se caractérise par une excitation neuromusculaire, une stimulation du système nerveux autonome (p. ex. tachycardie et bouffées vasomotrices) et une altération de l’état mental (p. ex. anxiété, agitation et hypomanie). D’après les critères de Hunter, un diagnostic d’intoxication à la sérotonine est probable lorsque l’on observe, pendant la prise d’au moins un agent sérotoninergique, l’un des symptômes suivants :
- Clonus spontané;
- Clonus inductible ou oculaire accompagné d’agitation ou de diaphorèse;
- Tremblements et hyperréflexie;
- Hypertonie et température corporelle > 38 °C, accompagnées d’un clonus oculaire ou d’un clonus inductible.
De rares cas de syndrome malin des neuroleptiques ont aussi été signalés avec le succinate de desvenlafaxine, surtout lors de l’emploi concomitant de neuroleptiques/d’antipsychotiques. Ce syndrome se manifeste souvent par des symptômes identiques à ceux d’une intoxication à la sérotonine – dont hyperthermie, hypertonie, altération de l’état mental et instabilité du système nerveux autonome –, mais aussi par une rigidité musculaire dite « en tuyau de plomb » et une hyporéflexie.
L’emploi concomitant de succinate de desvenlafaxine et d’un IMAO, y compris le linézolide et le chlorure de méthylthioninium (bleu de méthylène), est contre-indiqué (voir 2 CONTRE-INDICATIONS). TEVA-DESVENLAFAXINE doit être administré avec prudence aux patients traités par d’autres médicaments sérotoninergiques, par des neuroleptiques ou antipsychotiques, par des antagonistes dopaminergiques ou par des précurseurs de la sérotonine (voir 9.4 Interactions médicament-médicament, Agents sérotoninergiques). Si le tableau clinique justifie l’administration de TEVA-DESVENLAFAXINE avec un autre agent sérotoninergique, on recommande de surveiller étroitement le patient, en particulier en début de traitement et lors de l’augmentation des doses. Si l’on soupçonne une intoxication à la sérotonine, il faut songer à cesser l’agent sérotoninergique.
Fonction visuelle
- Glaucome à angle fermé
Comme les autres antidépresseurs, TEVA-DESVENLAFAXINE peut causer une mydriase pouvant entraîner l’apparition d’un glaucome à angle fermé chez les patients dont les angles oculaires sont étroits sur le plan anatomique. Les professionnels de la santé doivent recommander aux patients d’obtenir une aide médicale d’urgence en présence de douleur oculaire, de modifications de la vision, d’enflure ou de rougeur touchant l’intérieur ou le contour de l’œil.
Fonctions mentale et psychique
- ASSOCIATION POSSIBLE AVEC DES CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIONNELS, DONT L’AUTOMUTILATION
Enfants : données d’essais cliniques comparatifs avec placebo
Des analyses récentes des bases de données sur l’innocuité provenant d’essais cliniques comparatifs avec placebo portant sur des inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et d’autres antidépresseurs récents suggèrent que l’administration de ces médicaments à des patients de moins de 18 ans pourrait être associée à des changements comportementaux et émotionnels, y compris un risque plus élevé d’idées et de comportements suicidaires, par comparaison avec un placebo.
Les petits dénominateurs des données d’essais cliniques, de même que la variabilité des taux liés au placebo, ne permettent pas de tirer des conclusions fiables sur les marges d’innocuité relative des médicaments appartenant à cette classe.
L’emploi de TEVA-DESVENLAFAXINE n’est pas indiqué chez l’enfant (voir 1 INDICATIONS).
Adultes et enfants : données additionnelles
Des rapports d’essais cliniques et de post-commercialisation ont décrit la survenue de manifestations indésirables sévères de type agitation, accompagnées d’automutilation ou de mal à autrui chez des enfants et des adultes recevant des ISRS ou d’autres antidépresseurs récents. L’acathisie, l’agitation, la désinhibition, la labilité émotionnelle, l’hostilité, l’agressivité et la dépersonnalisation sont des manifestations de type agitation. Dans certains cas, ces manifestations sont apparues plusieurs semaines après le début du traitement.
Dans une méta-analyse d’essais cliniques comparatifs avec placebo dirigée par la FDA et portant sur des adultes de 18 à 24 ans atteints de troubles psychiatriques, le risque de comportement suicidaire s’est révélé plus élevé chez les sujets sous antidépresseur que chez les sujets sous placebo.
Peu importe l’âge du patient, on recommande un suivi clinique rigoureux des idées suicidaires et des autres indices de comportements suicidaires possibles, y compris la surveillance des changements émotionnels et comportementaux de type agitation, surtout au début du traitement ou à l’occasion d’un changement de dose ou de schéma posologique.
Il convient d’encourager les patients, leur famille et leurs aidants à rechercher l’apparition d’anxiété, d’agitation, d’attaques de panique, d’insomnie, d’irritabilité, d’hostilité, d’agressivité, d’impulsivité, d’acathisie (nervosité psychomotrice), d’hypomanie, de manie, d’aggravation de dépression, d’idées suicidaires ou de tout autre changement inhabituel de comportement, surtout au début du traitement ou à l’occasion d’un changement de dose ou de schéma posologique. Le risque d’une tentative de suicide est à surveiller, surtout chez les patients déprimés.
- Manie ou hypomanie
Une manie ou une hypomanie est apparue chez une petite proportion de patients atteints de troubles de l’humeur qui prenaient des antidépresseurs, y compris le succinate de desvenlafaxine. Dans des essais cliniques, la manie ou l’hypomanie sont survenues chez environ 0,15 % (12/8 453) des patients traités par le succinate de desvenlafaxine. L’activation d’une manie ou d’une hypomanie a également été signalée chez un faible pourcentage des patients atteints d’un trouble affectif majeur et traités avec d’autres antidépresseurs déjà commercialisés. Comme tous les autres antidépresseurs, TEVA-DESVENLAFAXINE devrait être utilisé avec prudence chez les patients présentant des antécédents personnels ou familiaux de manie ou d'hypomanie.
Un épisode dépressif majeur peut être la première manifestation d’un trouble bipolaire. Or, les patients atteints de trouble bipolaire risquent davantage de connaître un épisode maniaque quand ils sont traités seulement par un antidépresseur. La décision d’entreprendre un traitement symptomatique de la dépression ne doit donc être prise qu’après une évaluation adéquate du patient pour déterminer s’il risque d’être atteint de trouble bipolaire.
- Automutilation
Peu importe l’âge du patient, on recommande un suivi clinique rigoureux des idées suicidaires et des autres indices de comportements suicidaires possibles. Il convient d’encourager les patients, leur famille et leurs aidants à rechercher l’apparition d’anxiété, d’agitation, d’attaques de panique, d’insomnie, d’irritabilité, d’hostilité, d’agressivité, d’impulsivité, d’acathisie (nervosité psychomotrice), d’hypomanie, de manie, d’aggravation de dépression, d’idées suicidaires ou de tout autre changement inhabituel de comportement, surtout au début du traitement ou à l’occasion d’un changement de dose ou de schéma posologique.
- Agressivité
Une agressivité peut survenir chez certains patients qui prennent un antidépresseur, y compris la desvenlafaxine, qui en réduisent la dose ou qui cessent le traitement. Comme tel est le cas avec les autres antidépresseurs, la desvenlafaxine doit être administrée avec prudence aux patients ayant des antécédents d’agressivité.
Santé reproductive : Effets potentiels chez les femmes et les hommes
- Fertilité
Une réduction de la fertilité a été observée au cours d’une étude dans laquelle des rats et des rates recevaient de la desvenlafaxine.
La pertinence de ces données sur l’humain est inconnue (voir 16 TOXICOLOGIE NON CLINIQUE).
- Fonction sexuelle
Dysfonctionnement sexuel : Les IRSN peuvent occasionner des symptômes de troubles sexuels.
On doit informer les patients qu’on a signalé des cas de dysfonctionnement sexuel prolongé dont les symptômes ont persisté malgré l’arrêt du traitement par un IRSN (voir 8.2 Effets indésirables observés au cours des essais cliniques, Effets indésirables de nature sexuelle survenus pendant le traitement).
7.1 Cas particuliers
7.1.1 Grossesse
L’innocuité de la desvenlafaxine durant la grossesse n’a pas été prouvée. Des études ont démontré que la desvenlafaxine traverse le placenta humain. On a obtenu très peu de données concernant l’exposition au succinate de desvenlafaxine pendant la grossesse au cours des essais cliniques. Le traitement n’a pas fait l’objet d’études adéquates et bien contrôlées chez les femmes enceintes. La desvenlafaxine ne devrait donc être utilisée durant la grossesse que si les bienfaits potentiels justifient les risques. Si le succinate de desvenlafaxine est utilisé jusqu’à la naissance ou peu avant la naissance, il faut envisager des effets liés à l’arrêt du traitement chez le nouveau-né.
Complications résultant d’une exposition à la fin du troisième trimestre
Des rapports de post-commercialisation indiquent que certains nouveau-nés exposés à un IRSN, à un ISRS ou à un autre antidépresseur récent à la fin du troisième trimestre du développement fœtal ont présenté des complications ayant entraîné une hospitalisation prolongée ainsi que le recours à une aide respiratoire et à une alimentation par sonde. Ces complications peuvent survenir tout de suite après l’accouchement. Les données cliniques font état des réactions suivantes : détresse respiratoire, cyanose, apnée, crises convulsives, instabilité de la température corporelle, problèmes d’alimentation, vomissements, hypoglycémie, hypotonie, hypertonie, exagération des réflexes tendineux, tremblements, énervement, irritabilité et pleurs constants. Ces manifestations résulteraient soit d’effets toxiques directs de l’administration d’un IRSN, d’un ISRS ou d’un autre antidépresseur récent, soit d’un syndrome lié à l’arrêt du médicament. Il est à noter que, dans certains cas, l’ensemble des manifestations s’apparentait au syndrome sérotoninergique (voir 9.4 Interactions médicament-médicament, Agents sérotoninergiques). Avant d’administrer TEVA-DESVENLAFAXINE à une femme enceinte à son troisième trimestre de grossesse, le médecin devrait donc bien évaluer les risques et les avantages du traitement.
Le médecin traitant doit discuter avec la patiente de toute modification du traitement antidépresseur (y compris de la posologie) envisagée pendant la grossesse pour lui en expliquer les avantages et les risques.
L’exposition à des IRSN au milieu ou vers la fin d’une grossesse peut augmenter le risque de prééclampsie; peu avant l’accouchement, elle peut augmenter le risque d’hémorragie postpartum.
On doit demander aux patientes d’aviser leur médecin si elles deviennent enceintes ou ont l’intention de le devenir au cours du traitement.
Travail et accouchement
On ignore l’effet de la desvenlafaxine sur le travail et l’accouchement chez la femme. TEVA-DESVENLAFAXINE ne devrait donc être utilisé durant le travail et l'accouchement que si les bienfaits potentiels justifient les risques.
7.1.2 Grossesse
La desvenlafaxine (O-desméthylvenlafaxine, un métabolite de la desvenlafaxine) passe dans le lait humain. Ses effets sur le nourrisson n’ont pas été établis. TEVA-DESVENLAFAXINE ne devrait donc être administré aux femmes qui allaitent que si les bienfaits potentiels justifient les risques.
7.1.3 Enfants
Selon les données soumises à Santé Canada et examinées par l’organisme, l’efficacité et l’innocuité du succinate de desvenlafaxine n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé d’indication pour cette population.
L’efficacité du succinate de desvenlafaxine n’a pas pu être démontrée lors de deux études comparatives avec placebo menées auprès de 587 sujets âgés de 7 à 17 ans atteints d’un TDM. En effet, aucune de ces deux études de courte durée n’a relevé de différence statistiquement ou cliniquement significative entre le succinate de desvenlafaxine et le placebo (voir 10.3 Pharmacocinétique, Enfants).
Des rapports d’essais cliniques et de post-commercialisation ont décrit la survenue de manifestations indésirables sévères de type agitation, accompagnées d’automutilation ou de mal à autrui chez des enfants et des adultes recevant des ISRS ou d’autres antidépresseurs récents (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions mentale et psychique, Association possible avec des changements comportementaux et émotionnels, dont l’automutilation). L’innocuité à long terme du succinate de desvenlafaxine – notamment en ce qui a trait aux effets sur la croissance, la maturation et le développement comportemental – chez les patients de moins de 18 ans n’a pas été évaluée de façon formelle (voir 8 Effets indésirables observés au cours des essais cliniques – enfants).
7.1.4 Personnes âgées
Sur les 4158 sujets des essais cliniques ayant porté sur le succinate de desvenlafaxine, 6 % avaient ≥ 65 ans. Aucune différence globale d’innocuité ou d’efficacité n’a été décelée entre ces sujets et les sujets plus jeunes. Par contre, les cas d’augmentation de la tension artérielle systolique étaient plus fréquents chez les patients de ≥ 65 ans que chez les patients de < 65 ans traités par le succinate de desvenlafaxine. De plus, au cours des études comparatives avec placebo de courte durée, l’incidence d’hypotension orthostatique systolique était plus élevée chez les patients de ≥ 65 ans que chez l’ensemble des adultes traités par la desvenlafaxine. On doit tenir compte d’une diminution possible de la clairance rénale de la desvenlafaxine chez les patients âgés au moment de déterminer leur dose (voir 4.2 Dose recommandée et ajustement posologique, Personnes âgées et 10.3 Pharmacocinétique, Personnes âgées). Une plus grande sensibilité de certaines personnes âgées ne peut pas être exclue.
Peu importe l’âge du patient, on recommande un suivi clinique rigoureux des idées suicidaires et des autres indices de comportements suicidaires possibles, y compris la surveillance des changements émotionnels et comportementaux de type agitation, surtout au début du traitement ou à l’occasion d’un changement de dose ou de schéma posologique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions mentale et psychique, Association possible avec des changements comportementaux et émotionnels, dont l’automutilation).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité du succinate de desvenlafaxine dans le traitement du trouble dépressif majeur a été évaluée auprès de 8453 patients exposés à au moins une dose du médicament.
Les effets indésirables de toutes causes qui sont survenus le plus souvent durant le traitement (fréquence de 5 % ou plus avec les doses réunies de 50 à 400 mg de succinate de desvenlafaxine et fréquence plus élevée qu’avec le placebo) chez les patients atteints de trouble dépressif majeur recevant du succinate de desvenlafaxine dans le cadre des essais cliniques sont les nausées, les céphalées, la sécheresse de la bouche, les étourdissements, l’insomnie, l’hyperhidrose, la constipation, la diarrhée, la somnolence, la fatigue, la diminution de l’appétit, les vomissements et l’augmentation de la tension artérielle et, chez les hommes, le dysfonctionnement érectile.
- Effets indésirables qui ont justifié l’arrêt du traitement lors des essais cliniques sur le trouble dépressif majeur
Dans le cadre d'essais de précommercialisation de 8 semaines comparatifs avec placebo sur le trouble dépressif majeur, 12 % des 1834 patients qui ont reçu le succinate de desvenlafaxine (50 à 400 mg/jour) ont abandonné le traitement à cause d’une manifestation indésirable, comparativement à 3 % des 1116 patients sous placebo.
À la dose recommandée de 50 mg, le taux d’abandon pour manifestation indésirable était similaire pour le succinate de desvenlafaxine (4,1 %) et le placebo (3,8 %), et seulement 1 % des patients ont cessé le traitement à cause de nausées.
Les effets indésirables qui ont mené le plus souvent à l'arrêt du traitement (c’est-à-dire chez au moins 2 % des sujets recevant du succinate de desvenlafaxine et pas plus souvent chez ceux sous placebo) dans les essais de courte durée (maximum de 8 semaines) sont les nausées (4 %), les étourdissements, les céphalées et les vomissements (2 % chacun).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
L’innocuité du succinate de desvenlafaxine a été évaluée chez 8453 patients atteints de trouble dépressif majeur qui ont participé à des essais portant sur plusieurs doses, ce qui représente 2807 années-patients d'exposition. Parmi ces 8453 patients qui ont reçu au moins une dose de succinate de desvenlafaxine, 2495 ont participé à des essais de 8 semaines comparatifs avec placebo dans lesquels la posologie variait de 50 à 400 mg/jour, 2140 ont utilisé le médicament plus de 6 mois, et 521 l’ont utilisé pendant un an.
Effets indésirables survenus durant le traitement lors des essais de précommercialisation de courte durée : Le tableau 3 présente les effets indésirables, selon l’appareil ou le système atteint, qui sont survenus durant le traitement chez les sujets sous succinate de desvenlafaxine à une incidence ≥ 2 % et supérieure à celle observée avec le placebo (essais cliniques de précommercialisation comparatifs avec placebo de 8 semaines regroupés) lors d’essais comparatifs avec placebo de courte durée.
Le classement de ces effets indésirables survenus durant le traitement s’est fait selon une terminologie normalisée, basée sur le dictionnaire MedDRA.
Tableau 3 – Fréquence (%) des effets indésirables survenus durant le traitement (chez ≥ 2 % des sujets de n’importe quel groupe recevant du succinate de desvenlafaxine et plus souvent qu’avec le placebo) lors des essais comparatifs avec placebo de courte durée sur le TDM
Pourcentage de patients ayant signalé l’effet
Système, appareil ou organe Terme privilégié | Succinate de desvenlafaxine | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Placebo (n = 636) | 50 mg (n = 317) | 100 mg (n = 424) | 200 mg (n = 307) | 400 mg (n = 317) | |||||||
Troubles cardiaques Palpitations Tachycardie | 2 1 | 1 1 | 3 < 1 | 2 1 | 3 2 | ||||||
Système, appareil ou organe Terme privilégié | Succinate de desvenlafaxine | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Placebo (n = 636) | 50 mg (n = 317) | 100 mg (n = 424) | 200 mg (n = 307) | 400 mg (n = 317) | |||||||
Troubles de l’oreille et du labyrinthe Acouphènes Vertige | 1 1 | 2 2 | 1 1 | 1 5 | 2 3 | ||||||
Troubles oculaires Douleur oculaire Mydriase Vision trouble | < 1 < 1 1 | 1 2 3 | 2 2 4 | < 1 6 4 | < 1 6 4 | ||||||
Troubles gastro-intestinaux Douleurs abdominales Constipation Diarrhée Sécheresse de la bouche Dyspepsie Flatulence Nausées Malaises gastriques Vomissements | 2 4 9 9 4 1 10 1 3 | 4 9 11 11 2 2 22 2 3 | 3 9 9 17 3 2 26 1 4 | 1 10 7 21 3 2 36 1 6 | 3 14 5 25 5 2 41 1 9 | ||||||
Troubles généraux et réactions au point d’administration Douleurs thoraciques Frissons Fatigue Énervement Irritabilité | 0 1 4 1 1 | 0 1 7 1 2 | 1 < 1 7 2 2 | 1 3 10 3 2 | 2 4 11 3 2 | ||||||
Infections et infestations Gastro-entérite virale Grippe Sinusite Infection urinaire | 1 1 1 < 1 | 0 1 2 1 | 1 1 1 1 | 2 2 2 1 | < 1 4 2 2 | ||||||
Lésions, empoisonnement et complications liées à une intervention Surdosage accidentel | 1 | 0 | 1 | 1 | 2 | ||||||
Examens Augmentation de la tension artérielle Perte de poids | 1 1 | 1 2 | 1 1 | 2 1 | 2 2 | ||||||
Troubles du métabolisme et de la nutrition Diminution de l’appétit Augmentation de l’appétit | 2 1 | 5 2 | 8 1 | 10 0 | 10 1 | ||||||
Troubles de l’appareil locomoteur Spasmes musculaires Tension musculaire | 1 1 | 2 1 | 3 2 | 2 1 | 2 < 1 | ||||||
Troubles du système nerveux Perturbation de l’attention | < 1 | < 1 | 1 | 2 | 1 | ||||||
Système, appareil ou organe Terme privilégié | Succinate de desvenlafaxine | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
Placebo (n = 636) | 50 mg (n = 317) | 100 mg (n = 424) | 200 mg (n = 307) | 400 mg (n = 317) | ||||||||
Étourdissements Dysgueusie Céphalées Migraine Paresthésie Sédation Somnolence Tremblements | 5 1 23 1 1 1 4 2 | 13 1 20 1 2 2 4 2 | 10 1 22 < 1 2 4 9 3 | 15 1 29 1 1 3 12 9 | 16 2 25 2 3 4 12 9 | |||||||
Troubles mentaux Rêves anormaux Agitation Anorgasmie Anxiété Insomnie au début de la nuit Insomnie Baisse de la libido Insomnie au milieu de la nuit Nervosité Anomalies de l’orgasme Trouble du sommeil | 1 1 0 2 1 6 1 1 1 < 1 < 1 | 2 0 < 1 3 2 9 2 1 < 1 1 1 | 3 1 2 5 2 12 3 1 1 1 < 1 | 2 1 2 4 0 14 3 3 2 1 2 | 4 3 6 4 2 15 2 3 2 2 1 | |||||||
Troubles rénaux et urinaires Dysurie Retard de la miction | < 1 0 | < 1 < 1 | 0 1 | 3 2 | 2 2 | |||||||
Troubles de l’appareil reproducteur et des seins Dysménorrhée Retard d’éjaculation Troubles de l’éjaculation Dysfonction érectile | 1 < 1 0 1 | 0 < 1 0 1 | 1 2 1 2 | 2 3 1 3 | < 1 3 2 5 | |||||||
Troubles respiratoires, thoraciques et médiastinaux Bâillements | < 1 | 1 | 1 | 4 | 3 | |||||||
Troubles de la peau et des tissus sous-cutanés Hyperhidrose Sueurs nocturnes Éruptions cutanées | 4 1 < 1 | 10 2 1 | 11 1 1 | 18 1 2 | 21 1 < 1 | |||||||
Troubles vasculaires Bouffées de chaleur Hypertension | < 1 1 | 1 1 | 1 1 | 2 2 | 2 1 | |||||||
Effets indésirables de nature sexuelle survenus durant le traitement
Le tableau 4 montre la fréquence des effets indésirables de nature sexuelle survenus durant le traitement chez ≥ 1 % des patients atteints d’un trouble dépressif majeur de n’importe quel groupe recevant du succinate de desvenlafaxine à doses fixes (essais cliniques de
précommercialisation de 8 semaines, comparatifs avec placebo, sur l’administration de doses fixes ou de doses variables).
Tableau 4 – Fréquence (%) des effets indésirables de nature sexuelle survenus durant le traitement (≥ 1 % chez les hommes et les femmes de n’importe quel groupe recevant du succinate de desvenlafaxine) lors des études comparatives avec placebo de courte durée sur le trouble dépressif majeur
| Succinate de desvenlafaxine | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Placebo (n = 239) | 50 mg (n = 108) | 100 mg (n = 157) | 200 mg (n = 131) | 400 mg (n = 154) | |||||||
Hommes seulement Anorgasmie Baisse de la libido Anomalies de l’orgasme Retard d’éjaculation Dysfonction érectile Troubles de l’éjaculation Absence d’éjaculation Troubles sexuels | 0 1 0 < 1 1 0 0 0 | 0 4 0 1 3 0 1 1 | 3 5 1 5 6 1 0 0 | 5 6 2 7 8 2 2 0 | 8 3 3 6 11 5 2 2 | ||||||
| Succinate de desvenlafaxine | |||||||||||
Placebo (n = 397) | 50 mg (n = 209) | 100 mg (n = 267) | 200 mg (n = 176) | 400 mg (n = 163) | |||||||
Femmes seulement Anorgasmie | 0 | 1 | 1 | 0 | 3 | ||||||
Autres effets indésirables survenus durant le traitement (ensemble des essais sur le trouble dépressif majeur) : La liste qui suit est basée sur les termes préférés du dictionnaire Meddra et reflète les effets indésirables survenus durant le traitement lors des essais cliniques menés avant et après la commercialisation (ensemble des essais sur le trouble dépressif majeur). Ces effets ont été signalés chez les sujets qui ont reçu une dose quelconque (de 10 à 400 mg) de succinate de desvenlafaxine durant les essais de courte et de longue durée. En général, les effets indésirables ont été plus fréquents pendant la première semaine du traitement.
Les effets indésirables survenus durant le traitement sont classés par appareil, système ou organe et sont énumérés par ordre décroissant de fréquence selon les définitions suivantes :
Très fréquent : ≥ 10 % des sujets
Fréquent : ≥ 1 % et < 10 % des sujets
Peu fréquent : ≥ 0,1 % et < 1 % des sujets
Rare : ≥ 0,01 % et < 0,1 % des sujets
Très rare : < 0,01 % des sujets
| Classification par système ou organe | Effets indésirables survenus durant le traitement |
|---|---|
| Troubles du système immunitaire | |
| Peu fréquent | Hypersensibilité |
| Troubles métaboliques et de la nutrition | |
| Fréquent | Diminution de l’appétit |
| Rare | Hyponatrémie |
| Troubles psychiatriques | |
| Très fréquent | Insomnie |
| Fréquent | Syndrome de sevrage, anxiété, nervosité, rêves anormaux, irritabilité, baisse de la libido, anorgasmie |
| Peu fréquent | Dépersonnalisation, anomalies de l’orgasme |
| Rare | Manie, hypomanie, hallucinations |
| Troubles du système nerveux | |
| Très fréquent | Céphalées, étourdissements, somnolence |
| Fréquent | Tremblements, paresthésie, perturbation de l’attention, dysgueusie |
| Peu fréquent | Syncope, dyskinésie |
| Rare | Convulsions, dystonie |
| Troubles oculaires | |
| Fréquent | Vision trouble, mydriase |
| Troubles de l’oreille et du labyrinthe | |
| Fréquent | Vertiges, acouphène |
| Troubles cardiaques | |
| Fréquent | Palpitations, tachycardie |
| Troubles vasculaires | |
| Fréquent | Augmentation de la tension artérielle, bouffées vasomotrices |
| Peu fréquent | Hypotension orthostatique, froideur des extrémités |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Fréquent | Bâillements |
| Peu fréquent | Épistaxis |
| Troubles gastro-intestinaux | |
| Très fréquent | Nausées, sécheresse buccale |
| Fréquent | Constipation, diarrhée, vomissements |
| Troubles de la peau et des tissus sous-cutanés | |
| Très fréquent | Hyperhidrose |
| Fréquent | Éruptions cutanées |
| Peu fréquent | Alopécie |
| Rare | Œdème angioneurotique, réaction de photosensibilité |
| Troubles des tissus musculaires, conjonctifs ou osseux | |
| Classification par système ou organe | Effets indésirables survenus durant le traitement |
|---|---|
| Fréquent | Raideurs musculosquelettiques |
| Troubles rénaux et urinaires | |
| Peu fréquent | Rétention urinaire, retard de la miction, protéinurie |
| Troubles de l’appareil reproducteur et des seins | |
| Fréquent | Dysfonction érectile, retard de l’éjaculation |
| Peu fréquent | Trouble de l’éjaculation, absence d’éjaculation, dysfonctionnement sexuel |
| Troubles généraux et réactions au point d’injection | |
| Fréquent | Fatigue, asthénie, frissons, énervement |
| Examens | |
| Fréquent | Anomalies du bilan hépatique, gain de poids, perte de poids |
| Peu fréquent | Augmentation de la cholestérolémie, augmentation de la triglycéridémie, augmentation de la prolactinémie |
- Effets indésirables cardiaques ischémiques
Pendant les essais cliniques, des cas peu fréquents de manifestations indésirables cardiaques ischémiques, y compris des cas d’ischémie du myocarde, d’infarctus du myocarde et d’occlusion d’une artère coronaire nécessitant une revascularisation, ont été rapportés chez des patients qui présentaient plusieurs facteurs de risque sous-jacents de maladies cardiaques. Plus de patients sous desvenlafaxine que de patients sous placebo ont présenté de telles manifestations (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
- Symptômes liés à l’arrêt du traitement
Les effets indésirables associés à l’arrêt brusque du traitement ou à une diminution soudaine ou graduelle de la dose lors des essais cliniques de précommercialisation sur le trouble dépressif majeur qui sont survenus à une fréquence ≥ 5 % comprennent les suivants : étourdissements, nausées, céphalées, irritabilité, diarrhée, anxiété, rêves anormaux, fatigue et hyperhidrose. En général, la fréquence de ces symptômes a augmenté selon la durée du traitement (voir 4.2 Dose recommandée et ajustement posologique, Arrêt du traitement et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Arrêt du traitement).
- Hypotension orthostatique
Sur les 4158 sujets des essais cliniques de précommercialisation ayant porté sur le succinate de desvenlafaxine, 6 % avaient ≥ 65 ans. Aucune différence globale d’innocuité ou d’efficacité n’a été décelée entre ces sujets et les sujets plus jeunes. Par contre, l’hypotension orthostatique était plus fréquente chez les patients de ≥ 65 ans que chez ceux de < 65 ans traités par la desvenlafaxine. Une plus grande sensibilité de certaines personnes âgées ne peut pas être exclue. On doit tenir compte d’une diminution possible de la clairance rénale de la desvenlafaxine chez les patients âgés au moment de déterminer leur dose (voir 4.2 Dose recommandée et ajustement posologique, Personnes âgées et 10.3 Pharmacocinétique, Personnes âgées).
- Changements électrocardiographiques
Lors d’essais cliniques de précommercialisation d’une durée maximale de 8 semaines sur le trouble dépressif majeur, on a procédé à des électrocardiographies chez 1492 sujets qui recevaient du succinate de desvenlafaxine et 984 sujets qui recevaient un placebo. Aucune différence cliniquement pertinente n’a été observée par rapport au placebo en ce qui concerne les intervalles QT, QTc, PR et QRS. Lors d’une étude approfondie sur le QTc basée sur des critères déterminés d’avance, la desvenlafaxine n’a pas prolongé l’intervalle QT. Aucune différence n’a été observée entre le placebo et la desvenlafaxine en ce qui a trait à l’intervalle QRS (voir 10 PHARMACOLOGIE CLINIQUE).
Une étude approfondie sur le QTc a été réalisée pour déterminer l’effet possible des doses de 200 mg et de 600 mg de succinate de desvenlafaxine sur l’intervalle QT (tableau 5).
Tableau 5 ‒ Différence estimée du QTc (et intervalle de confiance à 90 %) entre le traitement et le placebo, par rapport aux valeurs initiales appariées dans le temps, 8 heures après la prise, d’après différentes formules de correction pour la fréquence cardiaquea
| Traitement | Différence (ms) du QT corrigé avec la formule de Fridericia | Différence (ms) du QT corrigé pour la popuation étudiée |
|---|---|---|
200 mg de succinate de desvenlafaxineb 600 mg de succinate de desvenlafaxineb 400 mg de moxifloxacine (traitement de comparaison) | 1,5 (−0,88; 3,88) −2,43 (−4,90; 0,04) 10,80 (8.44; 13,16) | 3,18 (0,87; 5,50) 0,98 (−1,42, 3,38) 10,92 (8,62, 13,22) |
- a) Moyenne (intervalle de confiance à 90 %).
- b) Les doses de 200 et de 600 mg de succinate de desvenlafaxine constituent respectivement 2 et 6 fois la dose maximale recommandée.
Anomalies dans les résultats hématologiques et biochimiques
- Bilan lipidique
On a observé une augmentation des concentrations sériques du cholestérol total, du cholestérol LDL et des triglycérides mesurées à jeun pendant des essais cliniques contrôlés. Dans certains cas, ces anomalies pouvaient avoir une pertinence clinique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Élévation de la cholestérolémie et Surveillance et épreuves de laboratoire, Bilan lipidique).
Les pourcentages de sujets qui dépassaient le seuil préalablement établi pour les valeurs aberrantes sont présentés dans le tableau 6.
Tableau 6 – Proportion (%) de sujets ayant présenté des anomalies lipidiques d’une pertinence clinique possible dans l’ensemble des essais cliniques comparatifs avec placebo de courte durée
| Succinate de desvenlafaxine | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| Placeboa | 50 mg | 100 mg | 200 mg | 400 mg | 50-400 mga | ||||
Cholestérol total Augmentation ≥ 1,29 mmol/L et valeur absolue ≥ 6,75 mmol/L Cholestérol LDL Augmentation ≥ 1,29 mmol/L et valeur absolue ≥ 4,91 mmol/L Triglycérides 3,7 mmol/L | 2 < 1 3 | 3 1 2 | 4 0 1 | 4 1 4 | 10 2 6 | 5 1 3 | |||
- a)
Selon les données de toutes les études comparatives avec placebo, de courte durée, à dose fixe ou à dose variable.
- Protéinurie
Une protéinurie est apparue pendant le traitement de 6,4 % des sujets recevant du succinate de desvenlafaxine dans le cadre des études de précommercialisation comparatives avec placebo. La protéinurie, qui était habituellement minime, n’était pas associée à des élévations de l’azote uréique ou de la créatinine ni à des effets indésirables. La raison de cet accroissement de l’élimination de protéines n’a pas été élucidée, mais la stimulation noradrénergique pourrait être en cause.
- Modifications des signes vitaux
Les tableaux 7 et 8 comportent un résumé des changements observés lors des essais de précommercialisation de courte durée comparatifs avec placebo sur l’utilisation du succinate de desvenlafaxine dans le traitement du trouble dépressif majeur.
Tableau 7 ‒ Changements moyens observés lors de l’évaluation finale des signes vitaux dans l’ensemble des essais cliniques de courte durée à doses fixes comparatifs avec placebo
| Succinate de desvenlafaxine | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | 50 mg | 100 mg | 200 mg | 400 mg | |||||||
Tension artérielle Tension systolique en décubitus (mmHg) Tension diastolique en décubitus (mmHg) Pouls Pouls en décubitus (bpm) Poids (kg) | −1,4 −0,6 −0,3 0,0 | 1,2 0,7 1,3 −0,4 | 2,0 0,8 1,3 −0,6 | 2,5 1,8 0,9 −0,9 | 2,1 2,3 4,1 −1,1 | ||||||
Lors de l’évaluation finale d’une phase à double insu, comparative avec placebo d’une durée de 6 mois qui s’inscrivait dans un essai de longue durée chez des patients ayant répondu à un traitement par le succinate de desvenlafaxine au cours d’une phase initiale ouverte de 12 semaines, on n’a noté aucune différence statistique de changement pondéral moyen entre les sujets sous succinate de desvenlafaxine et ceux sous placebo.
Le tableau 8 montre l’incidence d’hypertension soutenue telle que définie par les critères suivants : une tension diastolique ≥ 90 mmHg et supérieure à la valeur initiale d’au moins 10 mmHg, mesurée en décubitus à l’occasion de 3 consultations consécutives.
Tableau 8 – Incidence (%) de patients présentant une hypertension soutenue dans l’ensemble des essais cliniques de courte durée à doses fixes
| Succinate de desvenlafaxine | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | 50 mg | 100 mg | 200 mg | 400 mg | |||||||
| Hypertension soutenue | 0,5 | 1,3 | 0,7 | 1,1 | 2,3 | ||||||
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
L’innocuité et l’efficacité du succinate de desvenlafaxine n’ont pas été établies chez les moins de 18 ans; le médicament n’est donc pas indiqué dans cette population (voir 7.1.3 Enfants).
Tous les effets indésirables mentionnés précédemment, observés chez des adultes atteints d’un TDM, pourraient se produire chez les enfants et les adolescents traités par le succinate de desvenlafaxine. D’autres effets indésirables d’intérêt (dont des variations des paramètres de laboratoire et des signes vitaux) sont résumés plus bas (tableau 9).
Les effets énumérés sont ceux qui se sont révélés pires chez les enfants que chez les adultes à la dose thérapeutique recommandée, soit en raison d’une plus forte fréquence ou d’un plus grand écart de fréquence comparativement au placebo.
Tableau 9 – Effets indésirables observés lors d’un traitement de courte durée (8 semaines) chez des enfants et des adolescents atteints d’un trouble dépressif majeur, reconnus comme étant pires dans cette population que chez l’adulte, ou survenus uniquement chez les moins de 18 ans et plus fréquemment sous succinate de desvenlafaxine que sous placebo
| Groupe d’âge | Succinate de desvenlafaxine | Placebo | ||
|---|---|---|---|---|
| Fréquence | n/N | Fréquence | n/N | |
| Tous (de 7 à 11 ans et de 12 à 17 ans) | ||||
| Perte de poids1 (≥ 3,5 % du poids initial) | 17 % | 60/356* | 7 % | 16/231* |
| Douleur abdominale haute2 | 10 % | 34/358 | 7 % | 16/232 |
| De 7 à 11 ans | ||||
| Diarrhée2 | 7 % | 8/116 | 1 % | 1/78 |
| Triglycérides1 (hausse > 2,258 mmol/L) | 19 % | 19/102* | 7 % | 5/72* |
| Hémoglobinurie1 | 6 % | 6/102* | 3 % | 2/72* |
| Pression artérielle systolique orthostatique1 (baisse ≥ 20 mm Hg lors du passage de la position couchée à la position debout) | 8 % | 9/116 | 1 % | 1/78 |
| De 12 à 17 ans | ||||
| Dorsalgie/douleur du flanc2 | 3 % | 8/242 | 0 % | 0/154 |
* Nombre de sujets pour qui les résultats des épreuves étaient disponibles
- 1. Résultat d’épreuve de laboratoire ou paramètre clinique
- 2. Termes du MedDRA
Les risques associés à la prise à plus long terme du succinate de desvenlafaxine ont été évalués au cours d’études de prolongation ouvertes de 6 mois chez des patients de 7 à 17 ans atteints d’un TDM. Dans l’ensemble de la population exposée au succinate de desvenlafaxine, la fréquence d’une perte de poids ≥ 3,5 % s’est chiffrée à 23 % (156/684). Dans environ 22 % (35/156) de ces cas, la perte de poids persistait à la fin de l’étude.
L’innocuité à long terme du succinate de desvenlafaxine – notamment en ce qui a trait aux effets sur la croissance, la maturation et le développement comportemental – chez les patients de moins de 18 ans n’a pas été évaluée de façon formelle.
- Tendances suicidaires
Lors des études évaluant la desvenlafaxine chez l’enfant et l’adolescent, les comportements et les idées suicidaires ont été consignés à l’aide de l’échelle C-SSRS (Columbia Suicide Severity Rating Scale) à chaque visite. Les taux d’incidence énoncés ci-dessous excluent les manifestations classées en tant que « comportements d’automutilation sans intention suicidaire ».
Selon les données groupées des deux études comparatives avec placebo de 8 semaines, la fréquence des tendances suicidaires a été de 12,1 % (28/231) sous placebo et de 12,6 % (45/356) sous succinate de desvenlafaxine. Au cours des études de prolongation ouvertes de 26 semaines (incluant les études susmentionnées), l’incidence des tendances suicidaires a été de 15,4 % (105/680).
L’innocuité et l’efficacité du succinate de desvenlafaxine n’ont pas été établies chez les moins de 18 ans; l’emploi du médicament est donc déconseillé dans cette population.
8.5 Effets indésirables signalés après la commercialisation du produit
Les effets indésirables mentionnés ci-dessous ont été recensés après l’autorisation de mise en marché du succinate de desvenlafaxine. Comme ces effets sont déclarés volontairement par une population de taille incertaine, leur fréquence ne peut pas toujours être établie avec certitude.
Troubles cardiaques – cardiomyopathie liée au stress (cardiomyopathie Takotsubo)
Troubles gastro-intestinaux – hémorragie gastro-intestinale, pancréatite aiguë
Troubles du système nerveux – syndrome sérotoninergique
Troubles de la peau et des tissus sous-cutanés – syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse, érythème polymorphe
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
|
|---|
9.2 Aperçu des interactions médicamenteuses
Certaines études ont été menées sur les interactions médicamenteuses. La pharmacocinétique linéaire de la desvenlafaxine, son métabolisme simple et non influencé par le polymorphisme du cytochrome P450, ses interactions faibles avec les substrats étudiés et son faible taux de fixation protéique font qu’elle risque peu d’interagir avec d’autres médicaments d’ordonnance.
9.3 Interactions médicament-comportement
- Éthanol
Comme tel est le cas avec tous les médicaments agissant sur le SNC, on devrait conseiller aux patients d’éviter la consommation d’alcool pendant le traitement par le succinate de desvenlafaxine.
- Altération des capacités cognitives et motrices
Une étude clinique évaluant les effets de la desvenlafaxine sur le comportement de personnes en bonne santé n’a pas révélé d’altération cliniquement importante des performances comportementales complexes, psychomotrices ou cognitives. Cependant, comme tout médicament agissant sur le SNC peut altérer le jugement, la pensée ou les capacités motrices, on devrait conseiller aux patients de ne pas utiliser de machines dangereuses, y compris une automobile, avant d’être raisonnablement certains que le traitement par le succinate de desvenlafaxine ne nuit pas à leur capacité d’effectuer de telles activités.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu.
Tableau 10 – Interactions médicament-médicament établies ou possibles
| Dénomination commune | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| Médicaments agissant sur le système nerveux central (SNC) | T | Effet toxique général potentiellement additif | Aucune évaluation systématique n’a été menée sur le risque lié à l’emploi du succinate de desvenlafaxine avec d’autres médicaments agissant sur le SNC. Par conséquent, l’administration de succinate de desvenlafaxine en association avec d’autres médicaments agissant sur le SNC impose la prudence. |
Médicaments ayant un effet sur la fonction plaquettaire
| DC | Altération des effets anticoagulants, dont une tendance aux saignements plus élevée | Des études épidémiologiques de cohortes ou de cas-témoins ont mis en évidence une association entre la prise de psychotropes qui interfèrent avec le recaptage de la sérotonine et la survenue d’une hémorragie digestive haute. Ces études ont aussi démontré que la prise concomitante d’un AINS, d’AAS ou d’un autre anticoagulant peut potentialiser ce risque d’hémorragie. Des effets anticoagulants différents, y compris plus de saignement, ont été |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| rapportés quand un ISRS ou un IRSN était administré avec la warfarine. Quand le traitement par TEVA-DESVENLAFAXINE est amorcé ou cessé, il faut suivre de près les patients sous warfarine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique, Saignements anormaux). | |||
Agents sérotoninergiques
| T | De rares rapports de post-commercialisa-tion décrivent des patients qui ont présenté des symptômes évoquant ou confirmant un syndrome sérotoninergi-que après avoir pris un ISRS de même qu’un agoniste des récepteurs 5HT1 (triptan) ou du lithium. | Étant donné le mécanisme d’action connu de la desvenlafaxine et la possibilité d’un syndrome sérotoninergique, la prudence est de mise quand TEVA-DESVENLAFAXINE est administré avec un autre médicament ou agent susceptible d’influer sur les systèmes de neurotransmission sérotoninergique. S’il est justifié d’un point de vue clinique d’administrer d’autres médicaments exerçant une action sérotoninergique en concomitance avec succinate de desvenlafaxine, il faut exercer une surveillance étroite des patients afin de déceler toute manifestation indésirable immédiate ou à long terme (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Réactions |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| évoquant le syndrome sérotoninergique ou le syndrome malin des neuroleptiques). | ||
| Inhibiteurs de la CYP3A4 | EC | L’emploi concomitant de succinate de desvenlafaxine et d’un inhibiteur puissant de la CYP3A4 pourrait entraîner des concentrations plus fortes de succinate de desvenlafaxine. | La CYP3A4 intervient de façon marginale dans le métabolisme du succinate de desvenlafaxine. Lors d’une étude clinique, le kétoconazole (200 mg deux fois par jour) a augmenté l’aire sous la courbe de la concentration en fonction du temps (ASC) du succinate de desvenlafaxine (une seule dose de 400 mg) d’environ 43 % et la Cmax d’environ 8 %. |
| Inhibiteurs d’autres isoenzymes du cytochrome P450 | T | Aucun effet | D’après des données in vitro, les médicaments qui inhibent les isoenzymes 1A1, 1A2, 2A6, 2D6, 2C8, 2C9, 2C19 et 2E1 du cytochrome P450 ne devraient pas produire un effet notable sur les caractéristiques pharmacocinétiques de la desvenlafaxine. |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| Médicaments métabolisés par la CYP2D6 | EC | L’utilisation concomitante de desvenlafaxine et d’un médicament métabolisé par la CYP2D6 pourrait faire augmenter les concentrations de ce médicament et faire diminuer les concentrations de ses métabolites produits par la CYP2D6. | Les études cliniques ont démontré que la desvenlafaxine n’exerce pas un effet cliniquement pertinent sur le métabolisme de la CYP2D6 à la dose de 100 mg par jour. Quand le succinate de desvenlafaxine a été administré (à raison de 100 mg par jour) avec une seule dose de 50 mg de désipramine, un substrat de la CYP2D6, l’ASC de la désipramine a augmenté d’à peu près 17 %. Avec l’administration d’une dose de 400 mg de desvenlafaxine (8 fois la dose recommandée de 50 mg), l’ASC de la désipramine a augmenté d’environ 90 %. Quand le succinate de desvenlafaxine a été administré à raison de 100 mg par jour avec une dose unique de 60 mg de codéine, un substrat de la CYP2D6 métabolisé en morphine, l’ASC de la codéine est demeurée inchangée et celle de la morphine a diminué d’environ 8 %. |
| Médicaments métabolisés par la CYP3A4 | EC | L’utilisation concomitante de la desvenlafaxine et d’un médicament métabolisé par la CYP3A4 | In vitro, la desvenlafaxine n’inhibe pas l’isoenzyme CYP3A4 et ne l’induit pas. Dans une étude clinique, quand la desvenlafaxine a été administrée (400 mg par jour) avec une seule dose de 4 mg de midazolam, un substrat de |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| pourrait entraîner une diminution de l'exposition à ce médicament. | la CYP3A4, l’ASC et la Cmax du midazolam ont diminué respectivement d’environ 31 % et 16 %. Dans une deuxième étude clinique, quand la desvenlafaxine a été administrée (50 mg par jour) avec une seule dose de 4 mg de midazolam, l’ASC et la Cmax du midazolam ont diminué respectivement d’environ 29 % et 14 %. | ||
| Médicaments métabolisés à la fois par la CYP2D6 et la CYP3A4 | EC | Aucun effet | Les études cliniques sur l’aripiprazole et le tamoxifène indiquent que la desvenlafaxine administrée à une dose représentant le double de la dose quotidienne recommandée (soit 100 mg par jour) n’exerce pas un effet cliniquement pertinent sur les médicaments dont la transformation dépend autant de l’isoenzyme CYP2D6 que de la CYP3A4. On a étudié l’administration d’une dose quotidienne de 100 mg de succinate de desvenlafaxine en association avec une seule dose de 5 mg d’aripiprazole, un substrat de la CYP2D6 et de la CYP3A4 dont la biotransformation donne le déhydro-aripiprazole, un métabolite actif. |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| On a également étudié l’administration d’une dose unique de 40 mg de tamoxifène, qui se transforme en deux métabolites actifs (le 4-hydroxytamoxifène et l’endoxifène) par l’intermédiaire de la CYP2D6 et de la CYP3A4 chez des sujets prenant du succinate de desvenlafaxine à raison de 100 mg par jour. | |||
| Médicaments métabolisés par la CYP1A2, la CYP2A6, la CYP2C8, la CYP2C9 ou la CYP2C19 | T | Aucun effet | La desvenlafaxine n’inhibe pas les isoenzymes 1A2, 2A6, 2C8, 2C9 et 2C19 du cytochrome P450 in vitro; elle ne devrait pas modifier la pharmacocinétique des médicaments qui sont métabolisés par ces isoenzymes. |
| Transport par la P-glycoprotéine | T | Aucun effet | In vitro, la desvenlafaxine n’est ni un substrat ni un inhibiteur de la P-glycoprotéine. Les propriétés pharmacocinétiques de la desvenlafaxine ont peu de chances d’être modifiées par des médicaments qui inhibent la P-glycoprotéine, et la desvenlafaxine a peu de chances de modifier celles des médicaments qui sont des substrats de ce transporteur. |
Légende – DC : description de cas; E : étude clinique; T : en théorie
Possibilité que d’autres médicaments influencent le succinate de desvenlafaxine (voir 10 PHARMACOLOGIE CLINIQUE)
Voir aussi 10.3 Pharmacocinétique.
- Électroconvulsivothérapie
Il n’existe aucune donnée clinique établissant les risques ou les bienfaits de l’association de l’électroconvulsivothérapie et d’un traitement par le succinate de desvenlafaxine chez les patients atteints d’un TDM.
9.5 Interactions médicament-aliments
Les aliments ne changent pas la biodisponibilité de la desvenlafaxine.
L’emploi concomitant de succinate de desvenlafaxine et de suppléments de tryptophane accroît le risque d’intoxication à la sérotonine, puisque le tryptophane est un précurseur de la sérotonine (voir 9.4 Interactions médicament-médicament, Agents sérotoninergiques).
9.6 Interactions médicament-plantes médicinales
Millepertuis
Comme tel est le cas avec les ISRS, des interactions pharmacodynamiques peuvent se produire entre le succinate de desvenlafaxine et le millepertuis (Hypericum perforatum), une plante médicinale, et pourraient accroître les effets indésirables (voir 9.4 Interactions médicament-médicament, Agents sérotoninergiques).
9.7 Interactions médicament-épreuves de laboratoire
Des résultats faussement positifs aux dosages immunologiques de dépistage de la phencyclidine (PCP) et de l’amphétamine dans les urines ont été obtenus chez des patients traités par le succinate de desvenlafaxine, en raison du manque de spécificité des épreuves de dépistage. Ce phénomène s’explique par le manque de spécificité de cette méthode. Des résultats faussement positifs peuvent être obtenus pendant plusieurs jours après l’interruption du traitement par le succinate de desvenlafaxine. Des épreuves de confirmation telles que le couplage chromatographie gazeuse-spectométrie de masse permettront de distinguer le succinate de desvenlafaxine du PCP et de l’amphétamine.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La desvenlafaxine est le principal métabolite actif de la venlafaxine, qui est aussi approuvée pour le traitement de la dépression. Des études précliniques ont démontré que le succinate de desvenlafaxine est un inhibiteur sélectif du recaptage de la sérotonine et de la noradrénaline. L’efficacité clinique du succinate de desvenlafaxine semble être associée au fait qu’il potentialise la sérotonine et la noradrénaline dans le SNC.
10.2 Pharmacodynamie
Lors d’une étude in vitro, la desvenlafaxine était dénuée d’une affinité marquée pour de nombreux récepteurs, y compris les récepteurs muscariniques, histaminergiques de type H1 et α1-adrénergiques. La desvenlafaxine était également exempte d’une affinité marquée pour divers canaux ioniques, y compris ceux des ions calcium, chlorure, potassium et sodium, et n’exerçait aucune activité inhibitrice sur la monoamine-oxydase. La desvenlafaxine était dépourvue d’une activité notable dans l’épreuve in vitro sur le canal potassique cardiaque, codé par le gène hERG.
10.3 Pharmacocinétique
Absorption
Le succinate de desvenlafaxine a une biodisponibilité absolue d’environ 80 % après administration orale. Les concentrations plasmatiques maximales (Cmax) sont observées à peu près 7,5 heures en moyenne après l’administration orale.
Lorsqu’on a administré le succinate de desvenlafaxine à des sujets en bonne santé à jeun ou ayant pris un repas à forte teneur en matières grasses dans une étude sur les effets des aliments, la Cmax a été plus élevée de 16 % chez les sujets alimentés, alors que l’ASC a été semblable dans les deux groupes. Cette différence n'étant pas significative, TEVA-DESVENLAFAXINE peut être pris avec ou sans repas.
Distribution
Le taux de fixation de la desvenlafaxine aux protéines plasmatiques est faible (30 %) et indépendant de la concentration du médicament. Son volume de distribution à l’état d’équilibre après administration intraveineuse est de 3,4 L/kg, ce qui indique sa distribution dans des compartiments non vasculaires.
Métabolisme
La desvenlafaxine est métabolisée principalement par conjugaison (par les isoenzymes UGT) et, dans une moindre mesure, par oxydation. La CYP3A4 est l’isoenzyme du cytochrome P450 qui intervient dans l’oxydation (N-déméthylation) de la desvenlafaxine.
Élimination
Environ 45 % de la desvenlafaxine est excrétée sous forme inchangée dans l’urine au cours des 72 heures suivant l’administration orale. À peu près 19 % de la dose administrée est excrétée sous forme de glucuronide et moins de 5 %, sous forme de N,O–didéméthylvenlafaxine (métabolite formé par oxydation) dans l’urine.
Comprimé à matrice inerte résiduelle : Les patients qui utilisent la desvenlafaxine pourraient remarquer qu’une matrice inerte de comprimé passe dans leurs selles ou par une colostomie. Les patients doivent être informés que l’ingrédient actif est absorbé avant qu’ils ne puissent voir la matrice inerte.
Populations particulières et états pathologiques
- Enfants
TEVA-DESVENLAFAXINE n’est pas indiqué chez les enfants et les adolescents. Son efficacité n’a pas pu être démontrée lors de deux études comparatives de phase III avec placebo menées auprès de 587 sujets âgés de 7 à 17 ans atteints d’un TDM. En effet, aucune de ces deux études de courte durée n’a relevé de différence statistiquement ou cliniquement significative entre le succinate de desvenlafaxine et le placebo (voir 8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants).
Étude de pharmacocinétique de phase II
Dans une étude ouverte de phase II menée durant 8 semaines afin d’évaluer l’innocuité, la tolérabilité et les propriétés pharmacocinétiques chez 59 enfants atteints d’un trouble dépressif majeur, le succinate de desvenlafaxine a été administré à 29 jeunes enfants (de 7 à 11 ans) à raison de 10, 25, 50 ou 100 mg et à 30 adolescents (de 12 à 17 ans) à raison de 25, 50, 100 ou 200 mg. Les valeurs de la clairance orale apparente (Cl/F) moyenne chez les jeunes enfants (extrêmes : 0,441 et 0,540 L/h/kg) ont été plus élevées que celles notées chez 397 adultes (moyenne ± écart type : 0,31 ± 0,15 L/h/kg). Les valeurs de la Cl/F moyenne chez les adolescents (extrêmes : 0,282 et 0,441 L/h/kg) étaient davantage comparables à celles obtenues chez les adultes. L’effet du poids corporel sur l’ASC normalisée en fonction de la dose pourrait être décrit par une équation exponentielle pour chaque groupe d’âge. Une comparaison des prévisions pour l’ASC (normalisée en fonction de la dose) selon l’âge et le poids ou selon le poids seulement a révélé que le poids fournit à lui seul une prévision adéquate de l’ASC. La récupération totale de desvenlafaxine et de N,O-didéméthylvenlafaxine dans l’urine allait de 40 à 61 % chez les jeunes enfants et de 55 à 69 % chez les adolescents. Les données pharmacocinétiques obtenues dans le cadre de cette étude menée chez des enfants et la comparaison avec les valeurs notées chez des adultes doivent être considérées comme des résultats préliminaires.
Parmi les participants à l’étude de pharmacocinétique, 20 jeunes enfants et 20 adolescents ont pris part à une étude de phase II de prolongation sur l’innocuité menée en mode ouvert pendant 6 mois. La dose quotidienne totale de desvenlafaxine était variable : 10, 25, 50 ou 100 mg pour les jeunes enfants et 25, 50, 100 ou 200 mg pour les adolescents. Dix-huit sujets (45 %) ont terminé l’étude de prolongation.
Si l’on tient compte des deux études combinées, 28 sujets (70 %) ont signalé au moins un effet indésirable survenu durant le traitement. Quatre jeunes enfants (20 %) et 3 adolescents (15 %) ont signalé des manifestations indésirables ayant mené à l’abandon du traitement : agressivité (2 jeunes enfants); troubles de l’attention et hyperactivité psychomotrice (1 jeune enfant); négativisme (1 jeune enfant); nausées (1 adolescent); nausées et céphalées (1 adolescent); grossesse (1 adolescent). Chez les jeunes enfants, les effets indésirables survenus le plus souvent durant la période de traitement des deux études combinées ont été les céphalées (trois sujets, 15 %) et les douleurs abdominales (trois sujets, 15 %). Chez les adolescents, les effets indésirables survenus le plus souvent durant la période de traitement des deux études combinées ont été la somnolence (six sujets, 30 %), les nausées (quatre sujets, 20 %), les céphalées (trois sujets, 15 %) et la douleur épigastrique (trois sujets, 15 %). De plus, parmi les sujets des études combinées, trois adolescents ont eu des idées suicidaires après le début du traitement, selon les réponses à l’échelle C-SSRS (Columbia Suicide Severity Rating Scale). Un de ces adolescents n’avait signalé aucune idée suicidaire lors de l’évaluation initiale avec l’échelle C-SSRS (visite de sélection de l’étude de pharmacocinétique) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions mentale et psychique, Association possible avec des changements comportementaux et émotionnels, dont l’automutilation).
- Personnes âgées
Quand des sujets sains ont reçu des doses allant jusqu’à 300 mg, on a noté une élévation de 32 % de la Cmax et une augmentation de 55 % de l’ASC chez les sujets de plus de 75 ans (N = 17) par comparaison avec ceux de 18 à 45 ans (N = 16). Chez les sujets de 65 à 75 ans (N = 15), on n’a observé aucune différence en ce qui concerne la Cmax, mais une augmentation d’environ 32 % de l’ASC comparativement à ceux âgés de 18 à 45 ans. Il n’est pas nécessaire d’ajuster la posologie en raison de l’âge uniquement. On doit cependant tenir compte d’une réduction possible de la clairance rénale de la desvenlafaxine au moment de déterminer la dose à administrer.
- Sexe
Lors d’un essai où l’on a administré jusqu’à 300 mg à des sujets en bonne santé, la Cmax a été d’environ 25 % plus élevée et l’ASC, d’environ 10 % plus élevée chez les femmes par rapport aux hommes du même âge. Il n’est pas nécessaire d’ajuster la posologie en raison du sexe.
- Origine ethnique
Une analyse des données pharmacocinétiques selon la race (Blancs, N = 466; Noirs, N = 97;
Latino-Américains, N = 39; autres, N = 33) n’a pas mis en évidence un effet de la race sur le devenir du succinate de desvenlafaxine. Il n’est donc pas nécessaire d’ajuster la posologie en raison de l’origine ethnique.
- Insuffisance hépatique
Le devenir du succinate de desvenlafaxine après l’administration de 100 mg a été étudié chez des sujets atteints d’insuffisance hépatique légère (classe A selon la classification de Child-Pugh, N = 8), modérée (classe B, N = 8) ou sévère (classe C, N = 8) et chez des sujets sains (N = 12). L’ASC moyenne a augmenté respectivement d’à peu près 31 % et 35 % chez les patients atteints d’insuffisance hépatique modérée et sévère, comparativement aux sujets sains. Chez les sujets atteints d’insuffisance hépatique légère, l’ASC moyenne était semblable à celle des sujets sains (moins de 5 % de différence).
La clairance totale (Cl/F) était réduite respectivement d’environ 20 % et 36 % chez les patients atteints d’insuffisance hépatique modérée et sévère, comparativement aux sujets sains. Chez les sujets atteints d’insuffisance hépatique légère, la Cl/F était comparable à celle des sujets sains (moins de 5 % de différence). La t1/2 moyenne, qui était de 10 heures environ chez les sujets sains et les patients atteints d’insuffisance hépatique légère, a atteint respectivement 13 et 14 heures en présence d’insuffisance hépatique modérée et sévère. Il n’est pas nécessaire d’ajuster la posologie chez les patients atteints d’insuffisance hépatique.
- Insuffisance rénale
Le devenir de la desvenlafaxine après l’administration de 100 mg a été étudié chez des sujets atteints d’insuffisance rénale légère (N = 9), modérée (N = 8), sévère (N = 7) ou terminale nécessitant la dialyse (N = 9) et chez des sujets témoins sains, appariés selon l’âge (N = 8). L’élimination présentait une corrélation significative avec la clairance de la créatinine. On a observé une augmentation d’environ 42 %, 56 %, 108 % et 116 % de l’ASC en présence d’insuffisance rénale légère, modérée, sévère et terminale, respectivement, comparativement aux sujets témoins sains du même âge.
La demi-vie d’élimination terminale moyenne était prolongée, passant respectivement de 11,1 heures chez les sujets témoins à environ 13,5, 15,5, 17,6 et 22,8 heures dans les cas d’insuffisance rénale légère, modérée, sévère et terminale. Moins de 5 % du médicament a été éliminé durant une hémodialyse habituelle de 4 heures. Une dose supplémentaire ne devrait pas être administrée aux patients après la dialyse.
Il est recommandé d’ajuster la posologie chez les patients atteints d’une insuffisance rénale importante (voir 4.2 Dose recommandée et ajustement posologique, Insuffisance rénale sévère ou terminale).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver le produit entre 15 et 30 °C. Éliminer tout produit médicinal inutilisé conformément aux exigences locales en vigueur.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Succinate de desvenlafaxine
Dénomination systématique : Succinate de (+/-) 4-[2-(diméthylamino)-1-(1 hydroxycyclohéxyl)éthyl]phénol monohydraté
Formule et masse moléculaires : C16H25NO2 • C4H6O4 • H2O; 399,48 g/mole (succinate monohydraté)
Formule de structure :
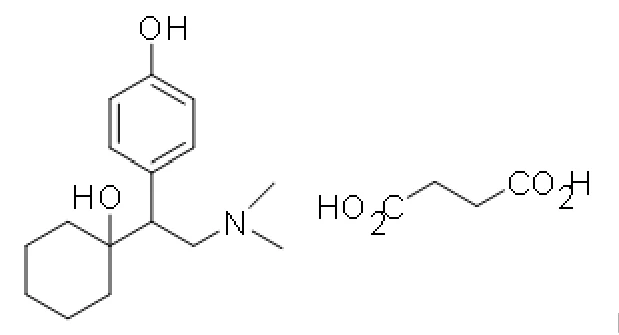
H2O
Propriétés physico-chimiques : Le succinate de desvenlafaxine est facilement soluble dans le méthanol, soluble dans l’eau, peu soluble dans l’éthanol, très peu soluble dans l’acétone, et pratiquement insoluble dans l’hexane, le toluène et le chlorure de méthylène.
14 ESSAIS CLINIQUES
14.1 Plan et caractéristiques démographiques de l’étude
Outre ceux fournis ci-après, les renseignements sur le plan et les caractéristiques démographiques de l’étude sur laquelle repose l’approbation de l’indication originale ne sont pas disponibles.
L’efficacité de la desvenlafaxine dans le traitement de la dépression a été démontrée par quatre essais de 8 semaines, à répartition aléatoire et à double insu, contrôlés par placebo, dans lesquels des adultes en consultation externe qui remplissaient les critères de trouble dépressif majeur du Manuel diagnostique et statistique des troubles mentaux (DSM–IV) recevaient des doses fixes allant de 50 à 400 mg/jour.
- Dans la première étude, les patients ont pris la desvenlafaxine à la dose de 100 mg (n = 114), de 200 mg (n = 116) ou de 400 mg (n = 113) une fois par jour ou ont reçu un placebo (n = 118).
- Dans une autre étude, les patients ont pris la desvenlafaxine à la dose de 200 mg (n = 121) ou de 400 mg (n = 124) une fois par jour ou ont reçu un placebo (n = 124).
- Dans les deux autres études, les patients ont pris le succinate de desvenlafaxine à la dose de 50 mg (n = 150 et n = 164) ou de 100 mg (n = 147 et n = 158) une fois par jour ou ont reçu un placebo (n = 150 et n = 161).
Le critère d’évaluation principal de toutes ces études était le changement du score total à l’échelle d’évaluation de la dépression de Hamilton à 17 items (HAM-D17) (avec le report de la dernière évaluation). Le principal critère d’évaluation secondaire était l’amélioration globale mesurée par le score CGI-I (Clinical Global Impressions Scale – Improvement) (avec le report de la dernière observation).
D’autres critères d’évaluation secondaires étaient le changement du score total HAM-D17 (selon les valeurs observées et avec un modèle à effets mixtes pour mesures répétées) et l’amélioration globale CGI-I (selon les valeurs observées) après 8 semaines de même que le changement du score à l’échelle MADRS (Montgomery Asberg Depression Rating Scale), le changement du score à l’échelle SDS (Sheehan Disability Scale), le taux de réponse CGI-I, le taux de réponse HAM-D17 et le taux de rémission HAM-D17 . Dans le cadre de ces études, la réponse CGI-I était un score de 1 (très grande amélioration) ou 2 (grande amélioration); la réponse HAM-D17, une diminution ≥ 50 % du score total HAM-D17 par rapport au départ et la rémission HAM-D17, un score total HAM-D17 ≤ à 7.
14.2 Résultats de l’étude
Outre celles fournies ci-après, les données sur lesquelles repose l’approbation de l’indication originale ne sont pas disponibles.
- Études comparatives avec placebo de courte durée sur le trouble dépressif majeur
Ces études ont démontré l’efficacité de la desvenlafaxine pour le traitement de la dépression en montrant sa supériorité par rapport au placebo, comme en témoignait l’amélioration du critère d’évaluation principal (score total HAM-D17 avec le report de la dernière observation) et du principal critère d’évaluation secondaire (CGI-I avec le report de la dernière observation). Les résultats positifs obtenus pour ces deux critères d’évaluation ont été corroborés par les résultats observés pour les autres critères d’évaluation secondaires.
Les études qui ont comparé directement les doses de 50 et de 100 mg/jour de desvenlafaxine n’indiquaient pas un effet plus marqué avec la forte dose. De même, les études qui ont comparé directement les doses de 100 et de 200 ou de 400 mg/jour de desvenlafaxine n’indiquaient pas un effet plus marqué avec les deux doses les plus fortes (voir 4 POSOLOGIE ET ADMINISTRATION). En revanche, les effets indésirables et les abandons avaient tendance à être plus fréquents aux fortes doses (voir les tableaux 2 à 6), même si aucun effet toxique sévère n’a été observé.
- Études de longue durée sur le maintien de l’effet
La capacité de la desvenlafaxine à maintenir son effet antidépresseur a été évaluée dans le cadre d’une étude de longue durée.
L’étude a été menée auprès de patients ambulatoires adultes remplissant les critères du trouble dépressif majeur du DSM-IV qui avaient répondu à un traitement de 8 semaines par la desvenlafaxine à 50 mg/jour administré en mode ouvert et dont l’état était demeuré stable alors qu’ils poursuivaient le traitement pendant les 12 semaines suivantes. Après répartition aléatoire, les patients ont continué à recevoir le traitement actif ou ont reçu un placebo, à double insu, jusqu’à la 26e semaine, et ont fait l’objet d’une observation en vue de déceler les rechutes. Pendant la phase ouverte de l’étude, la réponse correspondait à un score total ≤ 11 à l’échelle HAM-D17 et à un score ≤ 2 à l’échelle CGI-I lors de l’évaluation du jour 56, et un état stable correspondait à l’absence d’un score total ≥ 16 à l’échelle HAM-D17 à toutes les visites de l’étude. Lors de la phase à double insu, la rechute se définissait par les critères suivants : 1) score total ≥ 16 à l’échelle HAM-D17 à une visite de l’étude; 2) abandon de l’étude en raison d’une réponse insatisfaisante; 3) hospitalisation pour dépression; 4) tentative de suicide; 5) suicide. Chez les patients qui ont poursuivi le traitement par la desvenlafaxine, le délai avant l’apparition d’une rechute était significativement plus long sur le plan statistique que chez les patients du groupe placebo. À la 26e semaine, le risque de rechute évalué selon la méthode de Kaplan-Meier était de 14 % dans le groupe desvenlafaxine et de 30 % dans le groupe placebo.
Les paramètres d’efficacité secondaires utilisés en complément au principal paramètre d’évaluation étaient les suivants : score total à l’échelle HAM-D17 et rémission déterminée selon les scores aux échelles HAM-D17, HAM-D6 et CGI-S.
14.3 Études de biodisponibilité comparatives
Une étude croisée, en deux périodes, comparant la biodisponibilité d’une dose unique (1 x 50 mg) de TEVA-DESVENLAFAXINE (Teva Canada Limitée) et de PRISTIQ (Pfizer Canada Inc.) a été menée chez des hommes en bonne santé et à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues chez les 38 sujets qui ont été inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Desvenlafaxine (1 × 50 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Produit à l’essai1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance (IC à 90 %) |
ASCT (ng·h/mL) | 2623,7 2728,3 (30,4) | 2673,4 2793,8 (30,4) | 97,9 | 91,1 – 105,2 |
ASCI (ng·h/mL) | 2716,6 2851,0 (34,8) | 2778,9 2926,9 (33,9) | 97,5 | 90,6 – 105,0 |
Cmax (ng/mL) | 109,4 111,3 (19,1) | 99,5 101,5 (20,2) | 109,7 | 104,0 – 115,8 |
Tmax3 (h) | 5,0 (2,0 – 14,0) | 4,5 (2,0 – 14,0) | ||
T½4 (h) | 10,5 (24,6) | 10,4 (20,9) | ||
- 1. Comprimés à libération prolongée TEVA-DESVENLAFAXINE (desvenlafaxine sous forme de succinate de desvenlafaxine), 50 mg (Teva Canada Ltée)
- 2. Comprimés à libération prolongée PRISTIQ (desvenlafaxine sous forme de succinate de desvenlafaxine), 50 mg (Pfizer Canada Inc.)
- 3. Exprimé sous forme de médiane (intervalle) seulement.
- 4. Exprimé sous forme de moyenne arithmétique (% CV) seulement.
Une étude croisée, en deux périodes, comparant la biodisponibilité d’une dose unique (1 x 50 mg) de TEVA-DESVENLAFAXINE (Teva Canada Limitée) et de PRISTIQ (Pfizer Canada Inc.) a été menée chez des hommes en bonne santé qui n’étaient pas à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues chez les 19 sujets qui ont été inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Desvenlafaxine (1 × 50 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Produit à l’essai1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance (IC à 90 %) |
ASCT (ng·h/mL) | 3140,8 3210,5 (22,3) | 3086,9 3181,0 (25,7) | 101,8 | 95,4 – 108,5 |
Desvenlafaxine (1 × 50 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Produit à l’essai1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance (IC à 90 %) |
ASCl (ng·h/mL) | 3278,0 3351,0 (23,2) | 3189,9 3298,3 (27,6) | 102,8 | 96,6 – 109,3 |
| Cmax (ng/mL) | 132,8 134.1 (14.4) | 134.8 137.0 (19.1) | 98,4 | 95.0 – 101.9 |
Tmax3 (h) | 7.0 (5.0 – 10.0) | 9.0 (3.0 – 9.5) | ||
T½4 (h) | 11,7 (37,5) | 10,5 (18,8) | ||
- 1. Comprimés à libération prolongée TEVA-DESVENLAFAXINE (desvenlafaxine sous forme de succinate de desvenlafaxine), 50 mg (Teva Canada Ltée)
- 2. Comprimés à libération prolongée PRISTIQ (desvenlafaxine sous forme de succinate de desvenlafaxine), 50 mg (Pfizer Canada Inc.)
- 3. Exprimé sous forme de médiane (intervalle) seulement.
- 4. Exprimé sous forme de moyenne arithmétique (% CV) seulement.
Une étude croisée, en deux périodes, comparant la biodisponibilité d’une dose unique (1 x 100 mg) de TEVA-DESVENLAFAXINE (Teva Canada Limitée) et de PRISTIQ (Pfizer Canada Inc.) a été menée chez des hommes en bonne santé et à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues chez les 37 sujets qui ont été inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Desvenlafaxine (1 × 100 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Produit à l’essai1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance (IC à 90 %) |
ASCT (ng·h/mL) | 4434,2 4615,4 (26,1) | 4711,8 4863,20 (23,8) | 94,1 | 85,3 – 103,8 |
ASCl (ng·h/mL) | 4869,6 5107,4 (29,7) | 5130,0 5379,0 (30,3) | 94,9 | 86,1 – 104,6 |
| Cmax (ng/mL) | 192,3 198,5 (25,4) | 190,4 194,49 (22,3) | 101,0 | 94,8 – 107,5 |
Desvenlafaxine (1 × 100 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Produit à l’essai1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance (IC à 90 %) |
Tmax3 (h) | 5,5 (4,5 – 12,0) | 5,5 (3,0 – 24,0) | ||
T½4 (h) | 10,7 (30,0) | 11,7 (34,1) | ||
- 1. Comprimés à libération prolongée TEVA-DESVENLAFAXINE (desvenlafaxine sous forme de succinate de desvenlafaxine), 100 mg (Teva Canada Ltée)
- 2. Comprimés à libération prolongée PRISTIQ (desvenlafaxine sous forme de succinate de desvenlafaxine), 100 mg (Pfizer Canada Inc.)
- 3. Exprimé sous forme de médiane (intervalle) seulement.
- 4. Exprimé sous forme de moyenne arithmétique (% CV) seulement.
Une étude croisée, en deux périodes, comparant la biodisponibilité d’une dose unique (1 x 100 mg) de TEVA-DESVENLAFAXINE (Teva Canada Limitée) et de PRISTIQ (Pfizer Canada Inc.) a été menée chez des hommes en bonne santé qui n’étaient pas à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues chez les 17 sujets qui ont été inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Desvenlafaxine (1 × 100 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Produit à l’essai1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance (IC à 90 %) |
ASCT (ng·h/mL) | 5629,7 5709,1 (19,0) | 5628,6 5725,0 (18,6) | 100,0 | 97,4 – 102,7 |
ASCl (ng·h/mL) | 6003,3 6114,4 (20,7) | 5967,1 6101,0 (20,9) | 100,6 | 97,4 – 103,9 |
| Cmax (ng/mL) | 262,2 262,3 (16,3) | 270,2 272,4 (15,6) | 97,1 | 92,3 – 102,1 |
Tmax3 (h) | 7,5 (5,0 – 14,0) | 7,5 (4,0 – 13,0) | ||
Desvenlafaxine (1 × 100 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Produit à l’essai1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance (IC à 90 %) |
T½4 (h) | 10,2 (14,8) | 9,9 (16,6) | ||
- 1. Comprimés à libération prolongée TEVA-DESVENLAFAXINE (desvenlafaxine sous forme de succinate de desvenlafaxine), 100 mg (Teva Canada Ltée)
- 2. Comprimés à libération prolongée PRISTIQ (desvenlafaxine sous forme de succinate de desvenlafaxine), 100 mg (Pfizer Canada Inc.)
- 3. Exprimé sous forme de médiane (intervalle) seulement.
- 4. Exprimé sous forme de moyenne arithmétique (% CV) seulement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Les principales études de toxicologie étaient des études sur l’administration d’une seule ou de plusieurs doses à des rats et à des chiens, des études de toxicologie génétique, des études de carcinogenèse de 2 ans chez la souris et le rat, et des études sur la reproduction et le développement chez le rat et le lapin. Des études spéciales ont été menées pour déterminer la toxicité sur un organe cible, évaluer la tolérabilité gastro-intestinale des comprimés à libération prolongée employés lors des essais cliniques et évaluer davantage les effets de la desvenlafaxine sur la fertilité des rats mâles et femelles.
- Dose unique
L’administration orale de desvenlafaxine (sous forme de sel) a causé le décès de souris ayant reçu une seule dose ≥ 1 800 mg/kg et de rats ayant reçu une seule dose ≥ 2 500 mg/kg. L’administration i.p. de desvenlafaxine (sous forme de sel) a causé le décès de souris ayant reçu une seule dose ≥ 250 mg/kg. L’administration i.p. de succinate de desvenlafaxine a causé le décès de rats ayant reçu une seule dose ≥ 700 mg/kg. Aucun chien n’est décédé après avoir reçu oralement une seule dose ≤ 500 mg/kg de desvenlafaxine (sous forme de sel).
- Doses multiples
Rats : Dans l’étude de toxicité de 1 mois chez le rat, la dose sans effet nocif observé (DSENO) était de 675 mg/kg/jour (la dose la plus forte), vu l’absence d’effet significatif sur le plan toxicologique quelle que soit la dose. Dans l’étude de toxicité de 3 mois chez le rat, la DSENO était de 100 mg/kg/jour, étant donné la mortalité et la réduction de la consommation alimentaire observées à 1 000 mg/kg/jour ainsi que le ptyalisme et la réduction du poids corporel et du gain de poids constatés aux doses ≥ 500 mg/kg/jour.
Dans l’étude de toxicité de 6 mois chez le rat, la DSENO était de 100 mg/kg/jour chez les mâles (vu la perte de poids observée chez les mâles à 300 mg/kg/jour) et de 300 mg/kg/jour chez les femelles (la plus forte dose administrée).
Chiens : Dans l’étude de toxicité de 1 mois chez le chien, la DSENO était de 175 mg/kg/jour (la plus forte dose), vu l’absence d’effet significatif sur le plan toxicologique quelle que soit la dose. Dans l’étude de toxicité de 3 mois chez le chien, la DSENO était de 100 mg/kg/jour, étant donné la mortalité et la perte de poids à 300 mg/kg/jour et les observations cliniques reliées au SNC (des mouvements évoquant une chorée, la stéréotypie et des convulsions à partir de la première semaine) à 200 et à 300 mg/kg/jour. Comme cette étude de 3 mois n’a pas mis en évidence de toxicité sur un organe cible, deux autres études de 3 mois ont été menées avec des doses plus élevées (gavage oral de doses allant jusqu’à 500 mg/kg/jour et comprimés à libération prolongée allant jusqu’à 400 mg/kg/jour). Ces deux autres études ont démontré que le SNC était l’organe cible (étant donné les signes cliniques constatés) et que la DSENO était de 100 mg/kg/jour avec le gavage oral et de 200 mg/kg/jour avec les comprimés à libération prolongée. Dans l’étude de toxicité de 9 mois chez le chien, la DSENO était de 50 mg/kg/jour (la plus forte dose), vu l’absence d’effets indésirables quelle que soit la dose.
Génotoxicité : La desvenlafaxine n’était pas génotoxique dans le test de mutation bactérienne in vitro (test d’Ames) ni clastogène dans le test d’aberrations chromosomiques mené sur des cellules d’ovaire de hamster chinois in vitro, le test du micronoyau chez la souris in vivo et le test d’aberrations chromosomiques in vivo chez le rat. De plus, la desvenlafaxine n’était pas génotoxique dans le test de mutation sur cellules d’ovaire de hamster chinois in vitro et a donné un résultat négatif dans le test de transformation de cellules d’embryon de souris BALB/c-3T3 in vitro.
Cancérogénicité : Le succinate de desvenlafaxine a été administré par gavage oral à des souris et à des rats pendant 2 ans et n’a pas été associé à une augmentation de l’incidence de tumeurs dans les deux cas.
Souris : Des souris ont reçu la desvenlafaxine à des doses atteignant 500/300 mg/kg/jour (la dose ayant été réduite après 45 semaines d’administration). La dose de 300 mg/kg/jour était équivalente à 180 fois la dose maximale recommandée chez l’humain (100 mg/jour), en mg/kg, et à 15 fois cette dose en mg/m2.
Rats : Des rats ont reçu la desvenlafaxine à des doses atteignant 300 mg/kg/jour (mâles) ou 500 mg/kg/jour (femelles). La dose la plus forte était équivalente à 180 fois (mâles) ou à 300 fois (femelles) la dose maximale recommandée chez l’humain (100 mg/jour), en mg/kg, et à 29 fois (mâles) ou à 48 fois (femelles) cette dose en mg/m2.
Toxicologie relative à la reproduction et au développement
Voir aussi Toxicité chez les jeunes animaux, ci-après.
- Toxicologie relatve à la reproduction
Au cours d’une étude où des rates recevaient oralement de la desvenlafaxine pendant toute la gestation et la lactation jusqu’au sevrage, on a constaté une diminution du poids fœtal, une diminution du poids des ratons et une augmentation de la mortalité des ratons quand la desvenlafaxine était administrée à une dose 180 fois plus élevée que la dose de 100 mg/jour recommandée chez l’humain, en mg/kg, et 29 fois plus élevée en mg/m La croissance de la progéniture après le sevrage et sa capacité de reproduction n’ont pas été influencées par l’exposition maternelle à la desvenlafaxine.
- Altération de la fertilité
Une réduction de la fertilité a été observée au cours d’une étude dans laquelle des rats et des rates recevaient de la desvenlafaxine. Cet effet a été constaté à une dose orale environ 60 fois plus élevée que la dose maximale recommandée chez l’humain (100 mg/jour), en mg/kg, ou 10 fois plus élevée en mg/m2. Aucun effet sur la fertilité n’a été remarqué à la dose orale environ 18 fois plus élevée que la dose maximale recommandée chez l’humain, en mg/kg, ou 3 fois plus élevée en mg/m2. La pertinence clinique de ces observations est inconnue.
- Tératogénicité
Quand la desvenlafaxine a été administrée oralement à des rates et à des lapines gravides durant la période d’organogenèse, aucun signe de tératogenèse n’est apparu chez les rates recevant des doses jusqu’à 60 fois plus élevées que la dose maximale recommandée chez l’humain (100 mg/jour), en mg/kg, et 10 fois plus élevées en mg/m2 ni chez les lapines recevant des doses allant jusqu’à 45 fois la dose maximale recommandée chez l’humain en mg/kg ou 15 fois en mg/m2. On a cependant observé une diminution du poids des fœtus de rat, la dose sans effet étant 60 fois plus élevée que la dose maximale recommandée chez l’humain, en mg/kg, et 10 fois plus élevée en mg/m2.
Toxicité chez les jeunes animaux : Au cours d’une étude menée sur des ratons mâles et femelles, on a administré la desvenlafaxine (75, 225 et 675 mg/kg/jour) du 22e au 112e jour suivant la naissance. Des déficits comportementaux (immobilité prolongée lors d’un test d’activité motrice, exécution plus lente d’un test de nage en ligne droite et absence d’accoutumance au sursaut auditif) ont été observés chez les deux sexes, mais se sont résorbés après une période de rétablissement. La dose sans effet nocif observé (DSENO) n’a pas été établie en ce qui a trait à ces déficits, mais la dose minimale avec effet nocif observé (DMENO) s’est chiffrée à 75 mg/kg/jour, ce qui correspond à une exposition plasmatique (ASC) deux fois plus élevée que celle atteinte chez l’enfant et l’adolescent à la dose de 100 mg/jour.
Lors d’une deuxième étude menée sur des ratons mâles et femelles, on a administré la desvenlafaxine (75, 225 ou 675 mg/kg/jour) pendant 8 à 9 semaines, à partir du 22e jour suivant la naissance, puis les ratons ont été accouplés avec des partenaires n’ayant jamais reçu de desvenlafaxine. On a observé un retard de la maturation sexuelle ainsi qu’une baisse de la fertilité, du nombre de sites d’implantation et du nombre d’embryons vivants chez les femelles traitées, et ce, à toutes les doses. La DMENO pour ces effets s’est établie à 75 mg/kg/jour, ce qui correspond à une ASC deux fois plus élevée que celle atteinte chez l’enfant et l’adolescent à la dose de 100 mg/jour. Ces effets se sont résorbés au terme d’une période de rétablissement de 4 semaines.
La pertinence de ces observations pour les humains est inconnue.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie de PRISTIQMD (comprimés à libération prolongée, 50 et 100 mg), no de contrôle de la présentation : 279179, Pfizer Canada SRI, 12 février 2024.