


Monographie de produit - Teva-Divalproex
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme pharmaceutique / teneur | Ingrédients non médicinaux |
| Orale | Comprimés entérosolubles / 125 mg 250 mg 500 mg | Crospovidone, lactose monohydrate, magnesium stearate, microcrystalline cellulose, polyethylene glycol, polyvinyl alcohol, povidone, silicon dioxide, starch, talc and titanium dioxide. The film-coating contains: D&C Yellow #10, FD&C Red #40 / Allura Red AC Aluminium Lake, FD&C Yellow #6 / Sunset Yellow FCF Aluminium Lake E110, hypromellose, hypromellose phthalate, lactose monohydrate, polyethylene glycol, titanium dioxide and triethyl citrate. Crospovidone, lactose monohydrate, magnesium stearate, microcrystalline cellulose, polyethylene glycol, polyvinyl alcohol, povidone, silicon dioxide, starch, talc and titanium dioxide. The film-coating contains FD&C Blue #2 Indigo / Carmine Aluminium Lake, hypromellose, hypromellose phthalate, iron oxide red, iron oxide yellow, lactose monohydrate, polyethylene glycol, titanium dioxide and triethyl citrate. Crospovidone, lactose monohydrate, magnesium stearate, microcrystalline cellulose, polyethylene glycol, polyvinyl alcohol, povidone, silicon dioxide, starch, talc and titanium dioxide. The film-coating contains hypromellose, hypromellose phthalate, iron oxide red, iron oxide yellow, polyethylene glycol, titanium dioxide, triacetin/glycol triacetate and triethyl citrate. |
INDICATIONS ET UTILISATION CLINIQUE
TEVA-DIVALPROEX (divalproex de sodium) en comprimés entérosolubles est indiqué dans les cas suivants :
Épilepsie
- seul ou comme adjuvant dans le traitement de l’absence simple ou complexe, y compris l’absence petit mal; il est également utile dans le cas d’épilepsie généralisée primaire se manifestant par des crises tonicocloniques.
- en association médicamenteuse, le divalproex de sodium peut agir chez le sujet atteint de plusieurs variétés d’épilepsie, incluant l’absence et l’épilepsie tonicoclonique.
Le Comité terminologique de la Ligue internationale contre l’épilepsie définit l’absence simple comme une obnubilation du cerveau ou une perte de conscience de très brève durée (généralement entre deux et quinze secondes), s’accompagnant de décharges épileptiques généralisées, sans autre signe clinique décelable. L’absence complexe est celle qui est associée également à d’autres signes.
Manie aiguë
- traitement des épisodes de manie associés au trouble bipolaire (DSM-III-R).
L’efficacité et l’innocuité de TEVA-DIVALPROEX à long terme dans le traitement de la manie, soit pendant plus de 3 semaines, n’ont pas été évaluées dans le cadre d’études cliniques comparatives.
TEVA-DIVALPROEX n’est pas indiqué à titre de stabilisateur de l’humeur chez les patients de moins de 18 ans.
Voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle pour des renseignements concernant l’hépatotoxicité (dysfonctionnement hépatique) grave ou mortelle.
Gériatrie (≥ 65 ans)
L’innocuité et l’efficacité du divalproex de sodium chez les patients âgés souffrant d’épilepsie ou de manie n’ont pas fait l’objet d’études cliniques. Compte tenu du peu d’expérience dont on dispose en ce qui concerne l’utilisation du divalproex de sodium chez les patients âgés, on doit faire preuve de prudence en ce qui concerne la détermination de la dose du produit dans cette population, qui présente plus fréquemment des troubles hépatiques et rénaux. Pour un bref exposé à ce sujet, voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Gériatrie (≥ 65 ans); POSOLOGIE ET ADMINISTRATION, Posologie chez les patients âgés et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états particuliers, Gériatrie.
Pédiatrie (< 18 ans)
Si l’on doit administrer du TEVA-DIVALPROEX à des enfants de 2 ans ou moins, il faut faire preuve d’une très grande prudence et utiliser le produit seul. L’expérience dans le traitement de l’épilepsie chez les enfants de plus de 2 ans a permis de constater que l’incidence d’hépatotoxicité mortelle diminuait considérablement avec l’âge. Pour un bref exposé à ce sujet, voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Pédiatrie (< 18 ans). L’innocuité et l’efficacité du divalproex de sodium dans le traitement de la manie aiguë n’ont pas été étudiées chez les moins de 18 ans.
CONTRE-INDICATIONS
L’emploi de TEVA-DIVALPROEX (divalproex de sodium) en comprimés entérosolubles est contre-indiqué :
En présence d’une hépatopathie ou d’un dysfonctionnement hépatique important (voir
MISES EN GARDE ET PRÉCAUTIONS, Mises en garde et précautions importantes, Hépatotoxicité et Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle).
- En présence de maladies mitochondriales dues à une mutation du gène de la polymérase gamma (POLG) de l’ADN mitochondriale (p. ex. syndrome d’Alpers-Huttenlocher) et chez les enfants de moins de 2 ans chez qui l’on soupçonne la présence d’un trouble lié à une mutation du gène POLG (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique).
- En cas d’hypersensibilité connue à ce médicament ou à l’un des constituants de la préparation ou du contenant. Pour obtenir une liste complète des ingrédients, veuillez consulter la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT.
En présence d’anomalies connues du cycle de l’urée (voir MISES EN GARDE ET
PRÉCAUTIONS, Système endocrinien/métabolisme, Anomalies du cycle de l’urée).
- Dans les cas de porphyrie avérée.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Hépatotoxicité : Des cas d’insuffisance hépatique mortelle sont survenus chez des patients recevant du divalproex de sodium. La plupart du temps, ces cas se sont produits dans les 6 premiers mois du traitement par le divalproex de sodium. Il faut faire preuve de prudence lorsqu’on administre du divalproex de sodium à des patients ayant des antécédents d’affections hépatiques. Les patients prenant plusieurs anticonvulsivants, les enfants et les personnes qui souffrent de troubles métaboliques congénitaux, d’une épilepsie grave accompagnée de déficience intellectuelle ou d’une encéphalopathie organique peuvent être plus susceptibles que les autres. L’expérience a montré que les risques d’hépatotoxicité mortelle étaient considérablement plus grands chez les enfants de moins de 2 ans, surtout chez ceux qui recevaient plusieurs anticonvulsivants (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle).
Fillettes, adolescentes, femmes en âge de procréer et femmes enceintes (tératogénicité) :
En raison de son fort potentiel tératogène et du risque de troubles du développement chez les nourrissons ayant été exposés in utero au valproate, TEVA-DIVALPROEX ne doit pas être administré aux fillettes, aux adolescentes, aux femmes en âge de procréer ni aux femmes enceintes, sauf si les autres traitements possibles sont inefficaces ou ne sont pas tolérés. Le divalproex de sodium peut avoir des effets tératogènes liés à la dose, comme des malformations du tube neural (p. ex. spina-bifida). En outre, le valproate peut entraîner une baisse des scores de quotient intellectuel (QI) à la suite de l’exposition in utero. Les avantages et les risques du traitement doivent être reconsidérés avec soin à l’occasion des réévaluations périodiques du traitement, à la puberté et, sans délai, lorsqu’une patiente en âge de procréer traitée par TEVA-DIVALPROEX planifie une grossesse ou devient enceinte.
- Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace durant le traitement et doivent être informées des risques associés à l’emploi de TEVA-DIVALPROEX pendant la grossesse. Chez les femmes qui planifient une grossesse, il convient de prendre toutes les mesures qui s’imposent pour passer à un autre traitement approprié avant la conception (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Fillettes, adolescentes, femmes en âge de procréer et Femmes enceintes).
- Maladies mitochondriales : Il existe un risque accru d’insuffisance hépatique aiguë induite par le valproate et entraînant la mort chez les patients présentant un syndrome neurométabolique héréditaire dû à une mutation du gène de la polymérase gamma (POLG) de l’ADN mitochondriale (p. ex. syndrome d’Alpers-Huttenlocher). Le divalproex de sodium est contre-indiqué chez les patients atteints de maladies mitochondriales dues à une mutation du gène POLG et chez les enfants de moins de 2 ans chez qui l’on soupçonne la présence d’une maladie mitochondriale. Voir CONTRE-INDICATIONS. Chez les enfants de plus de 2 ans qui présentent des signes cliniques évoquant une maladie mitochondriale héréditaire, le divalproex de sodium ne doit être administré que si le traitement par d’autres antiépileptiques a échoué. Pendant le traitement par le divalproex de sodium, ce groupe d’enfants plus âgés doit faire l’objet d’une surveillance étroite au moyen d’évaluations cliniques et de dosages sériques des enzymes hépatiques réalisés périodiquement, afin de détecter la présence d’une atteinte hépatique aiguë. Le dépistage de la mutation du gène POLG doit être effectué conformément à la pratique clinique actuelle (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Maladies mitochondriales).
- Pancréatite : On a signalé des cas de pancréatite, pouvant mettre la vie du patient en danger, autant chez des enfants que chez des adultes recevant du divalproex de sodium. Certains de ces cas ont été décrits comme des cas de pancréatite hémorragique dont l’évolution était rapide, des premiers symptômes à la mort. Il faut prévenir les patients et leurs tuteurs que les douleurs abdominales, les nausées, les vomissements ou l’anorexie peuvent être des symptômes de pancréatite qui demandent une évaluation médicale immédiate. S’il y a diagnostic de pancréatite, il faut normalement cesser l’utilisation du divalproex de sodium. Il est recommandé d’entreprendre un autre traitement contre l’affection sous-jacente en fonction de la situation clinique. Certains cas sont apparus peu de temps après le début du traitement, alors que d’autres sont survenus après plusieurs années d’utilisation (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Pancréatite).
Généralités
Les traitements par les agents antiépileptiques, y compris TEVA-DIVALPROEX (divalproex de sodium), doivent être arrêtés progressivement afin de réduire au minimum les risques de convulsions ou d’augmentation de la fréquence des convulsions (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
Interaction avec les antibiotiques de la famille des carbapénems
Les antibiotiques de la famille des carbapénems (l’ertapénem, l’imipénem, le méropénem, le doripénem) peuvent réduire les concentrations sériques d’acide valproïque à des niveaux n’atteignant pas le seuil thérapeutique. Ceci se traduit par une perte de la maîtrise des crises chez les patients épileptiques ou par une perte d’efficacité chez les non-épileptiques. Dans certains cas de co-administration chez des patients épileptiques, on a fait état de crises convulsives perthérapeutiques. Il peut s’avérer insuffisant d’augmenter la dose d’acide valproïque pour contrer cette interaction. Si la co-administration est essentielle, on doit surveiller quotidiennement les concentrations sériques d’acide valproïque après l’instauration du traitement par un carbapénem. Si les concentrations sériques d’acide valproïque chutent de façon significative ou s’il y a diminution de la maîtrise des crises, il serait approprié d’envisager un traitement antibactérien ou anticonvulsivant différent (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau 2).
Effets du valproate sur la réplication du VIH et du CMV
Des études in vitro laissent croire que le valproate stimule la réplication du virus de l’immunodéficience humaine (VIH) et du cytomégalovirus (CMV) dans certaines conditions expérimentales. On ne connaît pas encore la portée de ces données in vitro sur le plan clinique. De plus, la pertinence de ces résultats in vitro est incertaine chez les patients recevant un traitement antirétroviral procurant une suppression maximale. Néanmoins, il faut tenir compte de ces données lorsqu’on interprète les résultats des mesures régulières de la charge virale chez les patients infectés par le VIH qui reçoivent du valproate ou lorsqu’on fait le suivi clinique des patients infectés par le CMV.
Carcinogenèse et mutagenèse
Des études de toxicité à long terme réalisées chez l’animal indiquent que l’acide valproïque a un faible effet carcinogène ou « activateur » chez le rat et la souris. La signification de ces résultats chez l’humain demeure inconnue à l’heure actuelle (voir TOXICOLOGIE, Mutagénicité et Carcinogénicité).
Système endocrinien/métabolisme
Anomalies du cycle de l’urée
L’emploi de divalproex de sodium en comprimés entérosolubles est contre-indiqué en présence d’anomalies connues du cycle de l’urée. On a signalé des cas d’encéphalopathie hyperammoniémique, parfois mortelle, après le début du traitement par le divalproex de sodium en présence d’anomalies du cycle de l’urée, groupe d’anomalies génétiques rares, notamment chez des patients souffrant de carence en ornithine transcarbamylase. Avant d’entreprendre un traitement par le divalproex de sodium, il convient de s’assurer que les patients suivants ne présentent pas ces anomalies :
- Patients présentant des antécédents d’encéphalopathie ou de coma inexpliqués, d’encéphalopathie associée à la charge protéique, d’encéphalopathie liée à la grossesse ou au postpartum, un retard mental inexpliqué ou des antécédents d’élévation des taux plasmatiques d’ammoniaque ou de glutamine;
- Patients présentant des signes et symptômes d’anomalies du cycle de l’urée, par exemple, vomissements et léthargie cycliques, irritabilité extrême épisodique, ataxie, faible taux d’azote uréique sanguin (BUN), refus de manger des protéines;
- Patients présentant des antécédents familiaux d’anomalies du cycle de l’urée ou de décès inexpliqué chez les nourrissons (surtout les garçons);
- Patients qui présentent d’autres signes ou symptômes de ces anomalies. Les patients qui, au cours d’un traitement par le divalproex de sodium, présentent des symptômes d’encéphalopathie hyperammoniémique inexpliquée doivent être traités sans délai (ce qui comprend l’arrêt du traitement par le divalproex de sodium) et subir des épreuves visant à déterminer la présence d’anomalies sous-jacentes du cycle de l’urée. Voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme, Hyperammoniémie et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne.
Hyperammoniémie
- On a signalé l’apparition d’une hyperammoniémie en association avec le traitement par le divalproex de sodium; cette hyperammoniémie peut être présente même si les résultats des épreuves de la fonction hépatique sont normaux. Lorsque des patients présentent des vomissements et une léthargie inexpliqués ou que leur état mental change, il faut vérifier si une encéphalopathie hyperammoniémique pourrait être en cause et doser l’ammoniaque plasmatique. On devrait aussi envisager la possibilité d’une hyperammoniémie chez les patients qui présentent une hypothermie (voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme, Hypothermie). Si cette valeur a augmenté, le traitement par divalproex de sodium doit être interrompu. Il faut ensuite prendre les mesures qui s’imposent pour traiter l’hyperammoniémie, et faire subir au patient des épreuves visant à déterminer la présence d’anomalies sous-jacentes du cycle de l’urée (voir CONTRE- INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme, Anomalies du cycle de l’urée et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne).
L’élévation asymptomatique des concentrations plasmatiques d’ammoniaque est plus fréquente et, le cas échéant, ces concentrations doivent faire l’objet d’un suivi étroit. Si l’élévation persiste, il faut songer à interrompre le traitement par le divalproex de sodium.
Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne.
L’emploi concomitant de topiramate et de divalproex de sodium a été associé à de l’hyperammoniémie avec ou sans encéphalopathie chez des patients qui toléraient bien l’un ou l’autre médicament pris seul. Les symptômes cliniques de l’encéphalopathie hyperammoniémique comprennent souvent des altérations du niveau de conscience et/ou de la fonction cognitive accompagnées de léthargie ou de vomissements. L’hypothermie peut également être une manifestation d’hyperammoniémie (voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme, Hypothermie). Dans la plupart des cas, les signes et les symptômes ont diminué à l’arrêt de l’administration de l’un ou l’autre médicament. Cet effet indésirable n’est pas attribuable à une interaction pharmacocinétique.
On ignore si la monothérapie par le topiramate, l’acétazolamide, le phénobarbital ou la phénytoïne est associée à l’hyperammoniémie.
Les patients atteints d’une maladie métabolique congénitale ou d’une insuffisance mitochondriale hépatique peuvent présenter un risque accru d’hyperammoniémie avec ou sans encéphalopathie. Bien qu’aucune étude sur le sujet n’ait été menée, une interaction entre le topiramate et le divalproex de sodium pourrait exacerber les anomalies existantes ou révéler des insuffisances chez des personnes vulnérables (voir CONTRE-INDICATONS et MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme, Anomalies du cycle de l’urée et Hyperammoniémie).
Hypothermie
L’hypothermie, définie comme une chute involontaire de la température corporelle à < 35 °C (95 °F), a été signalée en association avec le divalproex de sodium, en présence ou en absence d’hyperammoniémie. Cette réaction indésirable peut également se manifester chez des patients qui utilisent le topiramate en concomitance avec le divalproex de sodium après l’instauration d’un traitement par le topiramate ou après l’augmentation de la dose quotidienne de topiramate (voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme, Hyperammoniémie et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau 2.
L’hypothermie peut se manifester par la présence de diverses anomalies sur le plan clinique, notamment la léthargie, la confusion, le coma, et une altération significative d’autres systèmes organiques vitaux, tels que les systèmes cardiovasculaire et respiratoire. La prise en charge et l’évaluation clinique devraient comprendre un examen des concentrations sanguines d’ammoniaque. Chez les patients qui développent une hypothermie, on devrait envisager l’abandon du traitement par le divalproex de sodium (voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme, Hyperammoniémie et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne).
Hématologie
Thrombocytopénie
Comme des cas de thrombocytopénie, d’inhibition de la seconde phase de l’agrégation plaquettaire et d’anomalies des paramètres de la coagulation (p. ex. faible taux de fibrinogène) ont été signalés, on recommande de procéder à la numération des plaquettes et à la détermination des paramètres de la coagulation avant d’entreprendre le traitement, puis à intervalles réguliers. Avant une intervention chirurgicale planifiée, on recommande aussi de procéder à la numération des plaquettes et à la détermination des paramètres de la coagulation chez les patients qui prennent TEVA-DIVALPROEX. Devant toute manifestation clinique d’hémorragie, d’ecchymose ou de trouble de l’hémostase ou de la coagulation, il est indiqué de réduire la dose du médicament ou d’interrompre le traitement (voir aussi MISES EN GARDE ET PRÉCAUTIONS, Hématologie, Effets secondaires liés à la dose : Thrombocytopénie).
Effets secondaires liés à la dose : Thrombocytopénie
La fréquence des effets secondaires (particulièrement l’élévation du taux des enzymes hépatiques et la thrombocytopénie) peut augmenter avec la dose. Dans le cadre d’une étude clinique portant sur les comprimés de divalproex de sodium en monothérapie chez des patients épileptiques, 34 patients sur 126 (27 %), qui recevaient en moyenne environ 50 mg/kg/jour, ont présenté une numération plaquettaire ≤ 75 × 109/L au moins une fois. On a interrompu le traitement chez environ la moitié de ces patients, après quoi la numération plaquettaire est revenue à la normale. Chez les autres patients, la numération plaquettaire s’est normalisée en cours de traitement. Dans cette étude, la probabilité de thrombocytopénie semblait s’accroître significativement à des concentrations de valproate total ≥ 110 mcg/mL (femmes) ou ≥ 135 mcg/mL (hommes). Par conséquent, il est important d’évaluer les bienfaits thérapeutiques pouvant résulter de l’administration de doses plus élevées par rapport au risque d’une augmentation de la fréquence des effets secondaires.
De plus, les résultats d’une étude croisée avec du divalproex de sodium ER (comprimés à libération prolongée de divalproex de sodium) menée auprès de 44 patients épileptiques ont révélé que la fréquence de thrombocytopénie légère (numération plaquettaire entre 100 et 150 × 109/L) causée par le traitement était significativement plus élevée après 12 semaines de traitement avec les comprimés de divalproex de sodium à libération prolongée qu’après une même période de traitement avec les comprimés de divalproex de sodium (7 cas de numération plaquettaire faible p/r à 3 cas, respectivement).
Fonctions hépatique/biliaire/pancréatique
Hépatotoxicité grave ou mortelle
Des cas d’insuffisance hépatique mortelle sont survenus chez des patients recevant du divalproex de sodium et ses dérivés. La plupart du temps, ces cas se sont produits dans les six premiers mois du traitement par le divalproex de sodium. Il faut faire preuve de prudence lorsqu’on administre TEVA-DIVALPROEX à des patients ayant des antécédents d’affections hépatiques. Les patients prenant plusieurs anticonvulsivants, les enfants et les personnes qui souffrent de troubles métaboliques congénitaux, d’une épilepsie grave accompagnée de déficience intellectuelle ou d’une encéphalopathie organique peuvent être particulièrement vulnérables.
L’expérience a montré que les risques d’hépatotoxicité mortelle étaient considérablement plus grands chez les enfants de moins de 2 ans, surtout chez ceux qui recevaient plusieurs anticonvulsivants ou qui souffraient de troubles métaboliques congénitaux, d’une épilepsie grave accompagnée de déficience intellectuelle ou d’une encéphalopathie organique. Les risques, dans cette population, étaient considérablement plus faibles lorsque le divalproex de sodium était le seul médicament administré. Chez les enfants de 3 à 10 ans, les risques étaient légèrement plus élevés s’ils recevaient aussi d’autres anticonvulsivants que s’ils ne recevaient que le divalproex de sodium. L’expérience dans le traitement de l’épilepsie chez les enfants de plus de 2 ans a permis de constater que l’incidence d’hépatotoxicité mortelle diminuait considérablement avec l’âge. On n’a signalé aucun décès chez les enfants de plus de 10 ans ayant reçu du divalproex de sodium seulement.
Si l’on doit administrer TEVA-DIVALPROEX à des enfants de 2 ans ou moins dans le traitement de l’épilepsie, il faut faire preuve d’une très grande prudence et utiliser le produit seul. Il importe d’évaluer les bienfaits du traitement par rapport aux risques qu’il peut entraîner (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Pédiatrie < 18 ans).
Il arrive qu’une hépatotoxicité grave ou même mortelle soit précédée de symptômes aspécifiques tels que malaises, faiblesse, léthargie, œdème facial, anorexie et vomissements. Chez les patients épileptiques, il peut aussi y avoir perte de la maîtrise des crises. Il faut surveiller de près la survenue de ces symptômes chez tous les patients. Par conséquent, on doit demander au patient ou aux parents de signaler ces symptômes dès qu’ils se présentent. En raison de l’absence de spécificité de certains des premiers signes de l’atteinte hépatique, on doit soupçonner une hépatotoxicité chez les patients qui, pendant le traitement par TEVA-DIVALPROEX, éprouvent des malaises qu’on ne peut attribuer à aucune autre cause évidente.
Des épreuves de la fonction hépatique s’imposent avant le traitement et à intervalles fréquents par la suite, surtout pendant les 6 premiers mois. Cependant, le médecin ne doit pas se fonder uniquement sur les résultats des épreuves biochimiques puisqu’ils ne sont pas toujours anormaux, mais doit porter une attention particulière aux antécédents médicaux obtenus et à l’examen physique réalisé dans l’intervalle.
Chez les patients présentant des risques élevés, il peut être utile de surveiller les taux plasmatiques de fibrinogène, d’albumine et d’ammoniaque. Dès qu’un changement se produit – diminution dans les deux premiers cas, augmentation dans le troisième – on doit interrompre l’administration de divalproex de sodium. Il importe d’ajuster constamment la posologie de façon à ce que le patient reçoive toujours la plus faible dose permettant de prévenir les crises.
Aux premiers signes d’un dysfonctionnement hépatique important, qu’il soit manifeste ou soupçonné, il faut cesser immédiatement l’administration du médicament. Cette mesure ne suffit cependant pas toujours à interrompre l’évolution du dysfonctionnement hépatique. La fréquence des effets indésirables touchant le foie (particulièrement l’élévation du taux des enzymes hépatiques) peut augmenter avec la dose. Par conséquent, il est important d’évaluer les bienfaits thérapeutiques pouvant résulter de l’administration de doses plus élevées par rapport au risque d’une augmentation de la fréquence des effets indésirables (voir CONTRE-INDICATIONS).
Maladies mitochondriales
Des cas d’insuffisance hépatique aiguë et de décès de cause hépatique causés par le valproate ont été signalés plus fréquemment chez des patients présentant un syndrome neurométabolique héréditaire dû à la mutation du gène de la polymérase gamma (POLG) de l’ADN mitochondrial (p. ex. syndrome d’Alpers-Huttenlocher) que chez ceux qui ne sont pas atteints de tels syndromes (voir CONTRE-INDICATIONS).
On doit soupçonner la présence d’un trouble lié au gène POLG chez les patients ayant des antécédents familiaux ou des symptômes évoquant la présence d’un trouble lié au gène POLG, y compris, entre autres, les maladies inexpliquées suivantes : encéphalopathie, épilepsie réfractaire (focale, myoclonique), état de mal épileptique au départ, retard de développement, régression psychomotrice, neuropathie motrice axonale, myopathie, ataxie cérébelleuse, ophtalmoplégie ou migraine compliquée avec aura dans la région occipitale. Le dépistage de la mutation du gène POLG doit être effectué conformément à la pratique clinique actuelle, dans le cadre de l’évaluation diagnostique de telles maladies. Les mutations A467T et W748S sont présentes chez environ les 2/3 des patients présentant un trouble associé à la transmission autosomique récessive du gène POLG.
Chez les enfants de plus de 2 ans qui présentent des signes cliniques évoquant une maladie mitochondriale héréditaire, le divalproex de sodium ne doit être administré que si le traitement par d’autres antiépileptiques a échoué. Pendant le traitement par divalproex de sodium, ce groupe d’enfants plus âgés doit faire l’objet d’une surveillance étroite au moyen d’évaluations cliniques et de dosages sériques des enzymes hépatiques réalisés périodiquement, afin de détecter la présence d’une atteinte hépatique aiguë.
Aux premiers signes de dysfonctionnement hépatique important, manifeste ou soupçonné, il faut cesser le traitement par le divalproex de sodium et prescrire un autre traitement. Cette mesure ne suffit cependant pas toujours à prévenir l’évolution du dysfonctionnement hépatique (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Pancréatite
On a signalé des cas de pancréatite, pouvant mettre la vie du patient en danger, autant chez des enfants que chez des adultes recevant le valproate. Certains de ces cas ont été décrits comme des cas de pancréatite hémorragique dont l’évolution était rapide, des premiers symptômes à la mort. Certains cas sont apparus peu de temps après le début du traitement, alors que d’autres sont survenus après plusieurs années d’utilisation. Le taux établi à partir des cas signalés est supérieur à celui auquel on s’attend dans la population en général; il y a également eu des cas de récurrence de la pancréatite après réintroduction du divalproex de sodium. Les études cliniques font mention de 2 cas de pancréatite sans autre étiologie chez 2416 patients, ce qui représente une expérience de traitement de 1044 patients-années. Il faut prévenir les patients, et leurs tuteurs le cas échéant, que les douleurs abdominales, les nausées, les vomissements et/ou l’anorexie peuvent être des symptômes de pancréatite qui demandent une évaluation médicale immédiate. S’il y a diagnostic de pancréatite, il faut normalement cesser l’utilisation de valproate. Il est recommandé d’entreprendre un autre traitement contre l’affection sous-jacente, compte tenu des données cliniques.
Effets sur les muscles/rhabdomyolyse
De rares cas de rhabdomyolyse, sans lien avec un syndrome malin des neuroleptiques, ont été signalés chez des patients traités par le divalproex de sodium, y compris des cas d’insuffisance rénale et des décès.
Les patients doivent être surveillés de près afin de détecter toute douleur musculaire, sensibilité ou faiblesse, particulièrement en présence de malaise, de fièvre ou d’urine ayant la couleur du thé. Le taux sanguin de créatine phosphokinase (CPK) doit être évalué chez les patients présentant ces symptômes et le traitement par TEVA-DIVALPROEX doit être interrompu si une élévation marquée du taux de CPK est notée ou en cas de signes et de symptômes évocateurs de rhabdomyolyse.
Des précautions s’imposent lorsque l’on prescrit TEVA-DIVALPROEX à des patients ayant des facteurs prédisposants/de risque, notamment les suivants : antécédents de troubles musculaires, tels qu’un déficit en carnitine palmitoyltransférase II, hypothyroïdie non maîtrisée, insuffisance hépatique ou rénale, prise de médicaments concomitants connus pour être associés à la rhabdomyolyse (p. ex. statines, antipsychotiques, diurétiques, certains antidépresseurs).
Système nerveux
Atrophie du cerveau
Après la commercialisation du produit, on a signalé des cas d’atrophie cérébrale et cérébelleuse réversible et irréversible accompagnée de symptômes neurologiques, chez des enfants, des adultes et des personnes âgées recevant un traitement par le valproate. On a également constaté qu’il y avait une relation temporelle entre le traitement par le valproate et l’apparition de l’atrophie cérébrale et des signes et symptômes qui y sont associés. Dans certains cas, les symptômes ont disparu après l’abandon du traitement par le valproate, mais les patients se sont rétablis avec des séquelles permanentes (voir EFFETS INDÉSIRABLES). Il faut surveiller régulièrement les fonctions cognitives et motrices des patients sous valproate et cesser l’administration du médicament aux premiers signes apparents ou manifestes d’atrophie du cerveau.
Problèmes neurologiques chez les enfants après une exposition in utero au valproate
On a également signalé des cas d’atrophie cérébelleuse accompagnée de divers types de problèmes neurologiques, y compris un retard de développement, des troubles psychomoteurs et une baisse des scores de QI chez des enfants ayant été exposés in utero à des produits à base de valproate (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Fillettes, adolescentes, femmes en âge de procréer et femmes enceintes).
Conduite automobile et occupations dangereuses
Le divalproex de sodium peut entraîner une dépression du système nerveux central, surtout lorsqu’il est pris avec d’autres dépresseurs du SNC, comme l’alcool. Il y a donc lieu de conseiller aux patients d’éviter les occupations telles que la conduite d’une automobile et la manœuvre de machines dangereuses avant d’être bien sûrs que le médicament n’entraîne pas de somnolence.
Aggravation des convulsions
Comme avec d’autres antiépileptiques, une augmentation de la fréquence et de la gravité des convulsions ou la survenue de nouveaux types de convulsions peuvent être observées chez certains patients traités par le valproate. Des cas d’intensification grave des convulsions, y compris un état de mal épileptique et le décès, ont été signalés après la commercialisation chez des patients traités par l’acide valproïque. Les patients doivent être avisés de consulter immédiatement leur médecin en cas d’aggravation des convulsions.
Psychiatrie
Comportement et idéation suicidaires
On a signalé de l’idéation et un comportement suicidaires chez certains patients traités pour diverses indications par des antiépileptiques.
Tous les patients traités par des antiépileptiques, sans égard à l’indication, devraient être suivis de près pour déceler tout signe d’idéation ou de comportement suicidaires, après quoi un traitement adéquat devrait être instauré. On doit aviser les patients (et leurs soignants) de consulter leur médecin ou un autre professionnel de la santé si des signes d’idéation ou de comportement suicidaires devaient se manifester.
Une méta-analyse d’études comparatives avec placebo, à répartition aléatoire, dans laquelle des antiépileptiques étaient utilisés dans diverses indications, effectuée par la FDA, a démontré un risque légèrement plus élevé d’idéation et de comportement suicidaires chez les patients traités par ces médicaments. Le mécanisme derrière ce risque n’a pas été élucidé.
Les 43 892 patients traités dans les essais cliniques contrôlés par placebo étaient inclus dans la méta-analyse. Environ 75 % des patients participant à ces essais cliniques étaient traités pour des indications autres que l’épilepsie et, pour la majorité des indications non-épileptiques, le traitement (antiépileptique ou placebo) était administré en monothérapie. Les patients épileptiques représentaient environ 25 % du nombre total des patients traités dans les essais cliniques contrôlés par placebo et, pour la majorité des patients épileptiques, le traitement (antiépileptique ou placebo) était administré en tant que thérapie d’appoint (adjuvant) à d’autres agents antiépileptiques (c.-à-d., les patients dans les deux groupes thérapeutiques recevaient un ou plusieurs médicaments antiépileptiques). Par conséquent, la légère augmentation du risque d’idéation et de comportement suicidaires ressortant de la méta-analyse (0,43 % pour les patients sous antiépileptiques par rapport à 0,24 % pour les patients sous placebo) repose largement sur les patients recevant le traitement en monothérapie (antiépileptique ou placebo) pour des indications autres que l’épilepsie. La conception de l’étude ne permet pas d’estimer le risque d’idéation et de comportement suicidaires pour les patients souffrant d’épilepsie qui prennent des antiépileptiques, car cette population de patients était minoritaire dans l’étude et que la comparaison médicament-placebo dans cette population de patients est obscurcie par la présence de traitements adjuvants d’antiépileptiques dans les deux bras à l’étude.
Troubles du comportement
Après la commercialisation, on a signalé des cas de troubles du comportement, dont les suivants : agression, agitation, comportement anormal, troubles de l’attention et troubles d’apprentissage. Des patients de tous âges ont été touchés, y compris des personnes âgées et des enfants exposés in utero à des produits à base de valproate, mais un grand nombre de cas ont été signalés chez les enfants. On n’a pas observé de tendance claire quant à la dose de valproate. Dans certains cas, l’abandon du traitement par le valproate a entraîné une amélioration de l’état du patient ou le rétablissement.
Reins
Insuffisance rénale
L’insuffisance rénale est associée à une augmentation de la fraction libre du valproate. Selon plusieurs études, la fraction plasmatique libre du valproate de patients présentant une insuffisance rénale était environ le double de celle des sujets dont la fonction rénale était normale. Par conséquent, le dosage des concentrations de valproate total chez les insuffisants rénaux peut porter à confusion, les concentrations de la fraction libre pouvant être très élevées, alors que les concentrations de valproate total semblent normales. L’hémodialyse chez les patients souffrant d’insuffisance rénale peut retirer un maximum de 20 % du valproate circulant.
Sensibilité/Résistance
Réaction d’hypersensibilité pluriorganique
On a rarement fait état de cas de réaction d’hypersensibilité pluriorganique présentant un lien temporel étroit avec l’instauration du traitement par le valproate chez des patients adultes et des enfants (temps médian de détection de la réaction de 21 jours; plage de 1 à 40 jours). Bien que le nombre de cas signalés soit limité, plusieurs d’entre eux ont nécessité l’hospitalisation, et au moins un s’est soldé par un décès. Les signes et les symptômes de la réaction d’hypersensibilité pluriorganique se sont manifesté de différentes façons; d’une manière générale, les patients ont souffert entre autres de fièvre et d’éruptions cutanées associées à l’atteinte d’autres systèmes organiques. D’autres manifestations pouvant être associées à une telle réaction comprennent : lymphadénopathie, hépatite, anomalies des résultats des tests de la fonction hépatique, anomalies hématologiques (p. ex. éosinophilie, thrombocytopénie, neutropénie), prurit, néphrite, oligurie, syndrome hépatorénal, arthralgie et asthénie. Comme les manifestations de la réaction d’hypersensibilité pluriorganique sont variables, d’autres signes et symptômes, non mentionnés ici, en regard d’autres systèmes organiques peuvent se manifester. Si une telle réaction est soupçonnée, il faut arrêter le traitement par le valproate et amorcer un traitement par un autre médicament. Bien que l’existence d’une sensibilité croisée avec d’autres médicaments qui provoquent ce syndrome n’ait pas été établie, l’expérience avec certains médicaments dont l’emploi a été associé à une réaction d’hypersensibilité pluriorganique laisse croire à cette possibilité.
Fonction sexuelle/reproduction
Fertilité
On ignore l’effet du divalproex de sodium sur le développement testiculaire, la production de sperme et la fertilité chez l’humain. Voir TOXICOLOGIE, Reproduction et tératologie, Fertilité pour les résultats des études sur l’animal.
Des cas d’aménorrhée, de syndrome des ovaires polykystiques et d’élévation du taux de testostérone ont été signalés chez des femmes traitées par le valproate. L’administration de valproate peut aussi nuire à la fertilité chez l’homme. Des rapports de cas indiquent que les effets sur la fertilité sont réversibles après l’arrêt du traitement.
Peau
Réactions cutanées graves
Il faut réduire la dose de lamotrigine lorsqu’on l’administre en concomitance avec le divalproex de sodium. On a fait état de réactions cutanées graves (notamment le syndrome de Stevens-Johnson et l’épidermolyse nécrosante toxique) lors de l’administration concomitante de lamotrigine et de divalproex de sodium (consulter la monographie de la lamotrigine pour les renseignements complets sur la posologie de la lamotrigine administrée en concomitance avec du divalproex de sodium).
Populations particulières
Fillettes, adolescentes, femmes en âge de procréer et femmes enceintes
Le divalproex de sodium peut nuire au fœtus lorsqu’il est administré à une femme enceinte. Comparativement à certains autres antiépileptiques, l’emploi du divalproex de sodium durant la grossesse est associé à un risque accru d’anomalies congénitales graves telles que des malformations du tube neural (p. ex. spina-bifida), des anomalies craniofaciales, des becs-de-lièvre, des malformations cardiovasculaires, des hypospadias, etc (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Risques chez le nouveau-né, Anomalies congénitales).
En raison de son fort potentiel tératogène et du risque de troubles du développement chez les nourrissons ayant été exposés in utero au valproate, le divalproex de sodium ne doit pas être administré aux fillettes, aux adolescentes, aux femmes en âge de procréer ni aux femmes enceintes, sauf si les autres traitements possibles sont inefficaces ou ne sont pas tolérés. Les avantages et les risques du traitement doivent être reconsidérés avec soin à l’occasion des réévaluations périodiques du traitement, à la puberté et, sans délai, lorsqu’une patiente en âge de procréer traitée par le divalproex de sodium planifie une grossesse ou se découvre enceinte. Cela est particulièrement important lorsque l’emploi de divalproex de sodium est envisagé dans une indication ou contre une affection qui ne sont habituellement pas associées à des lésions permanentes ni au décès.
Étant donné que certaines anomalies congénitales se forment au cours du premier trimestre de la grossesse, avant même le moment où la plupart des femmes apprennent qu’elles sont enceintes, il faut informer toutes les femmes en âge de procréer que l’exposition au divalproex de sodium durant la grossesse peut être dangereuse pour le fœtus.
Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace pendant le traitement par le divalproex de sodium.
Chez les femmes qui planifient une grossesse, il convient de prendre toutes les mesures qui s’imposent pour passer à un autre traitement approprié avant la conception.
Femmes planifiant une grossesse
- Pendant la grossesse, les crises tonico-cloniques et l’état de mal épileptique avec hypoxie chez la mère peuvent poser un risque particulier de décès pour celle-ci et pour l’enfant à naître.
- Chez les femmes enceintes ou qui planifient une grossesse, le traitement par le valproate doit être réévalué.
Le traitement par le valproate ne doit pas être interrompu sans que les risques et les avantages du traitement aient été réévalués par un médecin ayant de l’expérience dans le traitement de l’épilepsie ou de la manie. Il ne faut pas interrompre subitement le traitement antiépileptique chez les patientes qui reçoivent médicament pour prévenir des convulsions majeures, en raison de la forte probabilité de déclencher un état de mal épileptique accompagné d’hypoxie et des risques pour la mère et l’enfant à naître.
Les mesures qui suivent sont recommandées si, à la suite de l’évaluation rigoureuse des risques et des avantages, la décision est prise de poursuivre le traitement par le valproate durant la grossesse :
- Utiliser la plus faible dose efficace de valproate et diviser la dose quotidienne totale en plusieurs petites doses à prendre tout au long de la journée.
- La prise de suppléments de folate avant la grossesse peut réduire le risque d’anomalies du tube neural commun à toutes les grossesses. Toutefois, des données disponibles ne donnent pas à penser que le folate prévient les anomalies ou les malformations congénitales causées par l’exposition au valproate.
- Instaurer un suivi prénatal spécialisé afin de détecter les anomalies possibles du tube neural ou toute autre malformation.
Quant aux médicaments administrés contre les crises légères, il y a lieu d’évaluer et de comparer les risques de l’interruption du traitement avant ou durant la grossesse aux risques de malformations dans chaque cas particulier, compte tenu des antécédents familiaux de la patiente. Dans les cas où la gravité et la fréquence des crises sont telles que la patiente n’est pas en grand danger si elle cesse de prendre son médicament, on peut interrompre l’administration du médicament avant et/ou pendant la grossesse et envisager l’administration d’un autre traitement, bien qu’il ne soit pas prouvé que même les crises légères ne constituent pas des risques pour le développement de l’embryon ou du fœtus.
La femme en âge de procréer a avantage à demander conseil à son médecin et à communiquer avec lui dès le début d’une grossesse. En cas d’hésitation relativement à la poursuite du traitement antiépileptique, le médecin traitant peut consulter un spécialiste. On doit tenir compte des lignes directrices en vigueur afin de donner les meilleurs conseils possible aux patientes en ce qui concerne les risques de tératogénécité associés au divalproex de sodium.
Risque lié à l’exposition au valproate pendant la grossesse
Qu’il soit administré en monothérapie ou en polythérapie, le valproate est associé à des anomalies de la grossesse. Les données disponibles suggèrent que les polythérapies antiépileptiques comprenant le valproate sont associées à un risque plus élevé de malformations congénitales que le valproate utilisé en monothérapie.
Les examens permettant de déceler les malformations du tube neural et d’autres malformations et faisant appel aux méthodes acceptées à l’heure actuelle doivent faire partie des soins prénatals de routine chez les femmes enceintes qui reçoivent TEVA-DIVALPROEX.
Registre des grossesses
Il faut encourager les patientes enceintes prenant TEVA-DIVALPROEX à s’inscrire au North American Antiepileptic Drug (NAAED) Pregnancy Registry. Cela peut se faire en composant le numéro de téléphone sans frais 1 888 233-2334 et doit être fait par les patientes elles-mêmes. Elles peuvent aussi trouver des renseignements concernant ce registre sur le site Web suivant : http://www.aedpregnancyregistry.org/.
Risques chez le nouveau-né
De très rares cas de syndrome hémorragique ont été signalés chez des nouveau-nés dont la mère avait pris du valproate pendant la grossesse. Ce syndrome est lié à une thrombocytopénie, à une hypofibrinogénémie et/ou à une diminution des taux d’autres facteurs de coagulation.
Des cas d’afibrinogénémie, dont l’issue peut être fatale, ont aussi été signalés. Ce syndrome doit toutefois être distingué de la diminution des taux de facteurs dépendants de la vitamine K causée par le phénobarbital et d’autres enzymes. Par conséquent, chez le nouveau-né, la numération des plaquettes, le dosage plasmatique du fibrinogène, des épreuves de coagulation et le dosage des facteurs de coagulation doivent être effectués.
Des cas d’hypoglycémie ont été signalés chez des nouveau-nés dont la mère avait pris du valproate au cours du troisième trimestre de la grossesse.
Des cas d’hypothyroïdie ont été signalés chez des nouveau-nés dont la mère avait pris du valproate pendant la grossesse.
Un syndrome de sevrage (dont les symptômes comprennent : agitation, irritabilité, hyperexcitabilité, énervement, hyperkinésie, troubles du tonus, tremblements, convulsions et troubles de l’alimentation) peut se produire dans les jours suivant la naissance chez les nourrissons dont la mère a reçu du valproate au cours du dernier trimestre de la grossesse.
Anomalies congénitales
De nombreux rapports de la littérature clinique indiquent que la prise d’antiépileptiques durant la grossesse entraîne une élévation du taux d’anomalies congénitales chez la progéniture. En effet, la fréquence de ces anomalies dans la population en général est de 2 % environ, tandis qu’elle double ou triple chez les nourrissons de mères épileptiques traitées. Les malformations du cœur, du tube neural, du crâne et de la face ainsi que le bec-de-lièvre simple ou total sont les anomalies qui contribuent le plus à cette augmentation. Néanmoins, la grande majorité des mères prenant des antiépileptiques ont des bébés normaux.
Les données décrites ci-dessous concernent presque exclusivement de femmes qui ont reçu du valproate pour traiter leur épilepsie. Les données du registre des grossesses indiquent que, par rapport aux autres antiépileptiques, il existe un risque accru de malformations congénitales chez les nourrissons des mères qui prennent le divalproex de sodium en monothérapie durant le premier trimestre de la grossesse. Selon les données du registre des grossesses et la United States Centers for Disease Control (CDC), on estime que le risque pour les femmes exposées au valproate de mettre au monde des enfants présentant une spina-bifida, un bec-de-lièvre, des malformations du tube neural et un hypospadias est de 1 à 2 % environ, alors que le risque de spina-bifida dans la population en général est de 0,06 à 0,07 % environ.
Dans le cadre d’une étude réalisée à l’aide des données du registre des grossesses de la NAAED, on a observé 16 cas de malformations importantes après exposition prénatale au valproate chez les nouveau-nés de 149 femmes inscrites au registre qui avaient pris du valproate durant leur grossesse. Trois des 16 cas présentaient des malformations du tube neural; les autres cas comprenaient des anomalies craniofaciales, des malformations cardiovasculaires et des malformations de gravité variable touchant différents appareils et systèmes de l’organisme. Le registre des grossesses de la NAAED indique un taux de malformations importantes de 10,7 % chez les nouveau-nés des mères ayant suivi une monothérapie par le valproate durant la grossesse (dose quotidienne moyenne : 1000 mg; gamme posologique : de 500 à 2000 mg/jour) et de 2,9 % chez 1048 femmes épileptiques ayant reçu d’autres antiépileptiques. Ces données révèlent que le risque de malformations importantes après une exposition in utero au valproate est 4 fois plus élevé que celui de tout autre antiépileptique.
Les données tirées d’une méta-analyse (comprenant des données de registres et d’études de cohortes) ont montré que 10,73 % des enfants de femmes épileptiques exposés au valproate administré en monothérapie pendant la grossesse présentent des malformations congénitales (IC à 95 % : 8,16-13,29). Ce chiffre reflète un risque plus élevé de malformations majeures que dans la population générale, dans laquelle il se situe plutôt autour de 2 à 3 %. Le risque est dépendant de la dose, mais on ne peut établir de dose seuil en dessous de laquelle le risque serait nul.
Les données disponibles montrent une incidence accrue de malformations majeures et mineures. Les types de malformations les plus courants comprennent les anomalies du tube neural, la dysmorphie faciale, la fente labiopalatine, la craniosténose, des malformations cardiaques, rénales et urogénitales, des malformations des membres (y compris l’aplasie bilatérale du radius) et de multiples anomalies touchant différents systèmes et appareils de l’organisme.
Risque de problèmes neurologiques après une exposition in utero
Atrophie cérébrale
L’exposition in utero à des produits à base de valproate a été associée à une atrophie cérébrale s’accompagnant d’atteintes neurologiques de gravité et de nature variées, y compris un retard de développement et des troubles psychomoteurs (voir EFFETS INDÉSIRABLES et MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Atrophie du cerveau).
Retards de développement, baisse des scores de QI, autisme et/ou troubles de nature autistique
Les données disponibles à ce jour montrent que l’exposition in utero au valproate peut avoir des effets indésirables sur le développement mental et physique des enfants exposés. Le risque semble être dépendant de la dose, mais on ne peut établir de dose seuil en dessous de laquelle le risque serait nul. La période exacte de la grossesse associée à ces risques n’est pas connue avec certitude, et il est possible que ces risques soient présents pendant toute la durée de la grossesse.
Des études menées chez des enfants d’âge préscolaire ayant été exposés in utero au valproate montrent que jusqu’à 30 à 40 % d’entre eux ont connu des retards de développement de la petite enfance, par exemple un retard dans l’acquisition du langage ou de la marche, des capacités intellectuelles plus faibles, de faibles aptitudes langagières (parole et compréhension) et des troubles de la mémoire.
Le quotient intellectuel (QI) mesuré chez des enfants d’âge scolaire (6 ans) ayant des antécédents d’exposition in utero au valproate était en moyenne de 7 à 10 points inférieur à celui des enfants exposés à d’autres antiépileptiques. Des données montrent que le risque de déficience intellectuelle chez les enfants exposés au valproate peut être indépendant du QI de la mère.
Il existe des données limitées sur les effets à long terme. Les données disponibles montrent que les enfants exposés in utero au valproate courent un risque accru de trouble du spectre de l’autisme (risque environ trois fois plus élevé) et d’autisme infantile (risque environ cinq fois plus élevé), comparativement à la population générale étudiée.
Des données limitées suggèrent que les enfants exposés in utero au valproate pourraient être plus susceptibles de présenter des symptômes de trouble déficitaire de l’attention avec hyperactivité (TDAH).
Syndrome de sevrage chez le nouveau-né
Un syndrome de sevrage (p. ex. agitation, irritabilité, hyperexcitabilité, énervement, hyperkinésie, troubles de tonicité, tremblements, convulsions et troubles alimentaires) peut survenir, dans les jours suivant la naissance, chez les nouveau-nés dont la mère a pris du valproate durant le dernier trimestre de la grossesse.
Anomalies de la coagulation
Après la commercialisation, on a signalé des cas d’anomalies de la coagulation chez des patients de tous âges traités par le valproate, notamment une thrombocytopénie, de l’hypofibrinogénémie et/ou une baisse des autres facteurs de coagulation, ce qui peut entraîner des saignements et d’autres complications, particulièrement s’il s’agit d’une baisse des facteurs VII, VIII et XIII. Ces anomalies ne sont pas nécessairement proportionnelles à la dose. Certaines hémorragies peuvent comprendre des saignements des muqueuses (p. ex. ménorragie, épistaxis, hématurie, méléna), une tendance aux ecchymoses, des hématomes des tissus mous, de l’hémarthrose et une hémorragie intracrânienne. Il faut faire preuve de prudence chez les patients prenant du valproate et des anticoagulants et en cas de blessure ou d’intervention chirurgicale, afin d’éviter les saignements menaçants pour la vie ou d’issue fatale (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie, Thrombocytopénie).
Les femmes enceintes qui prennent du divalproex de sodium peuvent également présenter des anomalies de la coagulation, ce qui peut entraîner des complications hémorragiques chez le nouveau-né, y compris le décès (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie, Thrombocytopénie). Si le divalproex de sodium est prescrit pendant la grossesse, on doit surveiller attentivement les paramètres de la coagulation.
Insuffisance hépatique
L’administration de valproate durant la grossesse a entraîné deux cas d’insuffisance hépatique mortelle, l’un chez un nouveau-né et l’autre chez un nourrisson.
Hypoglycémie
Des rapports pharmacovigilance font état de cas graves d’hypoglycémie chez les nouveau-nés dont les mères avaient reçu un traitement par le divalproex de sodium durant la grossesse. Dans la plupart des cas, le divalproex de sodium était le seul antiépileptique déclaré. La plupart de ces nouveau-nés présentaient aussi d’autres anomalies congénitales, telles que l’hypospadias, une dysmorphie faciale complexe, des anomalies des membres, des anomalies cardiaques graves, etc. Par conséquent, lorsqu’on décide de prescrire du divalproex de sodium pendant la grossesse ou si la patiente devient enceinte pendant un traitement avec ce médicament, il faut aviser cette dernière des risques potentiels pour le fœtus.
Anomalies de la glande thyroïde
Des cas d’hypothyroïdie ont été signalés chez des nouveau-nés dont la mère avait pris du valproate durant la grossesse. On a également observé des élévations des concentrations sériques de la thyrotrophine ou une diminution du taux sérique de thyroxine chez les enfants recevant un traitement par le valproate. De plus, des cas d’hypothyroïdie et d’hyperthyroïdie ont été signalés chez des adultes et des enfants recevant une monothérapie par le valproate.
Potentiel tératogène chez l’animal
Des études réalisées sur des animaux ont démontré que l’acide valproïque a des effets tératogènes (voir TOXICOLOGIE, Reproduction et tératologie) et des études sur des femmes ont montré que le médicament traversait la barrière placentaire. On a observé une augmentation de la fréquence des malformations ainsi qu’un retard de la croissance intra-utérine et la mort chez des souris, des rats, des lapins et des singes exposés au valproate avant la naissance. Les anomalies structurelles les plus communes chez les sujets animaux sont les malformations du squelette, mais on a aussi noté des troubles de la fermeture du tube neural chez des souris exposées à des concentrations de valproate de plus de 230 mcg/mL (2,3 fois la limite supérieure de la marge thérapeutique chez l’humain dans le traitement de l’épilepsie) dans le plasma maternel durant les périodes critiques du développement embryonnaire.
L’administration d’une dose orale de 200 mg/kg/jour ou plus (50 % ou plus de la dose quotidienne maximale chez l’humain exprimée en mg/m2) à des rates gravides au cours de l’organogenèse a causé des malformations (cœur, appareil génito-urinaire et squelette) et un retard de la croissance chez la progéniture. Ces doses ont entraîné chez les rates des pics plasmatiques de valproate d’environ 340 mcg/mL ou plus (3,4 fois ou plus la limite supérieure de la marge thérapeutique chez l’humain dans le traitement de l’épilepsie). On a signalé des troubles du comportement chez les petits de rates ayant reçu une dose de 200 mg/kg/jour pendant la plus grande partie de la gestation.
L’administration d’une dose orale de 350 mg/kg/jour (environ deux fois la dose quotidienne maximale chez l’humain exprimée en mg/m2) a provoqué des malformations du squelette et des viscères chez des lapereaux exposés durant l’organogenèse. On a observé des malformations du squelette, un retard de la croissance et la mort chez des singes rhésus suivant l’administration orale d’une dose de 200 mg/kg/jour (égale à la dose quotidienne maximale chez l’humain exprimée en mg/m2) durant l’organogenèse. Cette dose a donné des concentrations maximales de valproate d’environ 280 mcg/mL (2,8 fois la limite supérieure de la marge thérapeutique chez l’humain dans le traitement de l’épilepsie) dans le plasma maternel.
Femmes qui allaitent
Le divalproex de sodium passe dans le lait maternel. On a noté que la concentration dans le lait maternel pouvait atteindre de 1 à 10 % de la concentration plasmatique chez la mère. En règle générale, la mère qui reçoit le divalproex de sodium ne doit pas allaiter son bébé. Selon la littérature et l’expérience clinique, des troubles hématologiques ont été observés chez des nouveau-nés et des nourrissons allaités par des femmes traitées.
Enfants (< 18 ans)
L’expérience a montré que les risques d’hépatotoxicité mortelle étaient considérablement plus grands chez les enfants de moins de deux ans, surtout chez ceux qui souffraient des affections énumérées ci-dessus (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle). Si l’on doit administrer le divalproex de sodium à cette population, il faut faire preuve d’une très grande prudence et utiliser le produit seul. Il importe d’évaluer les avantages du traitement par rapport aux risques (voir CONTRE-INDICATIONS).
L’expérience dans le traitement de l’épilepsie chez les enfants de plus de 2 ans a permis de constater que l’incidence d’hépatotoxicité mortelle diminuait considérablement avec l’âge.
Chez les enfants de plus de 2 ans qui présentent des signes cliniques évoquant une maladie mitochondriale héréditaire, le divalproex de sodium ne doit être administré que si le traitement par d’autres antiépileptiques a échoué (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Maladies mitochondriales).
Chez les jeunes enfants, particulièrement chez ceux qui reçoivent des médicaments inducteurs d’enzymes, on doit administrer des doses d’entretien plus fortes pour atteindre les concentrations visées de valproate libre et total. La variabilité de la fraction libre restreint l’utilité clinique du dosage des concentrations plasmatiques totales de valproate. En interprétant les concentrations de valproate chez l’enfant, il faut tenir compte des facteurs influant sur le métabolisme hépatique et la liaison aux protéines.
L’innocuité et l’efficacité du divalproex de sodium dans le traitement de la manie aiguë n’ont pas été étudiées chez les moins de 18 ans.
Personnes âgées (≥ 65 ans)
Les modifications dans la cinétique du valproate libre chez les personnes âgées indiquent que la dose initiale doit être réduite dans cette population (voir POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états particuliers, Personnes âgées).
L’innocuité et l’efficacité de TEVA-DIVALPROEX chez les patients âgés souffrant d’épilepsie et de manie n’ont pas fait l’objet d’études cliniques. Compte tenu du peu d’expérience dont on dispose en ce qui concerne l’utilisation de TEVA-DIVALPROEX chez les patients âgés, on doit faire preuve de prudence en ce qui concerne la détermination de la dose du produit dans cette population, qui présente plus fréquemment des troubles hépatiques et rénaux.
Une étude réalisée chez des patients âgés fait état de somnolence liée au divalproex de sodium et d’abandons du traitement par suite de cet effet (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées, Somnolence chez les patients âgés). Dans cette population, il faut donc réduire la dose initiale ainsi que réduire la dose, voire interrompre le traitement, en présence de somnolence excessive (voir POSOLOGIE ET ADMINISTRATION).
Somnolence chez les patients âgés
Chez un groupe de patients âgés (âge moyen = 83 ans; n = 172), on a augmenté la dose de divalproex de sodium de 125 mg/jour pour atteindre la dose cible de 20 mg/kg/jour. Comparativement aux patients du groupe témoin (placebo), un nombre significativement plus élevé de patients traités par le valproate ont présenté de la somnolence et, bien que cela ne soit pas statistiquement significatif, plus de patients de ce groupe ont souffert de déshydratation. Les abandons de traitement en raison de la somnolence étaient également significativement plus nombreux chez les patients qui ont pris du valproate que chez ceux qui ont pris le placebo. Chez environ la moitié des patients qui présentaient de la somnolence, on a également noté une réduction de l’apport alimentaire et une perte de poids. On doit donc, chez le patient âgé, augmenter la dose plus graduellement et suivre régulièrement la consommation de liquides ainsi que les signes d’apparition de déshydratation, de somnolence, d’infections urinaires et d’autres effets secondaires. Il faut songer à réduire la dose, voire même à interrompre l’administration de divalproex de sodium, chez les patients qui présentent une réduction de l’apport alimentaire ou liquidien ou encore une somnolence excessive (voir POSOLOGIE ET ADMINISTRATION).
Surveillance et épreuves de laboratoire
Étant donné que le divalproex de sodium risque d’interagir avec des médicaments qui peuvent provoquer une induction enzymatique lorsqu’ils sont administrés en concomitance, il est recommandé de mesurer périodiquement les concentrations plasmatiques du valproate et de ces médicaments au début du traitement et chaque fois que l’on ajoute ou retire un médicament inducteur d’enzymes (voir INTERACTIONS MÉDICAMENTEUSES).
Surveillance des concentrations de valproate
La liaison du valproate aux protéines est réduite chez les personnes âgées, chez les patients atteints de troubles rénaux et en présence de certains médicaments (p. ex. l’acide acétylsalicylique). Les mesures de la concentration plasmatique de valproate peuvent donc être trompeuses chez ces patients, puisque l’exposition au médicament peut en fait être plus importante que ne l’indiquent les dosages (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique; Système endocrinien/métabolisme, Hyperammomiémie; Hématologie, Thrombocytopénie et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau 2).
Résidu de médicament
On a signalé, dans de rares cas, la présence d’un résidu de médicament dans les selles, parfois chez des patients atteints d’une diarrhée passagère ou d’un trouble anatomique ou fonctionnel de l’appareil digestif causant une accélération du transit (p. ex. iléostomie, colostomie). Chez les patients présentant une accélération du transit gastro-intestinal, on recommande d’administrer seulement une préparation à libération immédiate de valproate. On procédera à la vérification de la concentration plasmatique de valproate si le patient présente des crises convulsives inattendues ou qu’on ne parvient pas à maîtriser. Si le tableau clinique le justifie, il faut interrompre graduellement le traitement par le valproate et envisager la mise en route d’un autre traitement.
EFFETS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
Épilepsie
Les effets secondaires le plus fréquemment signalés sont les nausées, les vomissements et l’indigestion. Comme le divalproex de sodium en comprimés à enrobage entérosoluble est habituellement administré avec d’autres antiépileptiques, il est difficile, dans la plupart des cas, de déterminer si les effets secondaires mentionnés dans la présente section sont dus au divalproex de sodium seul ou à l’association médicamenteuse.
La liste qui suit fait état des effets secondaires (classés par système, appareil ou organe) du divalproex de sodium ayant été signalés dans le cadre d’études portant sur l’épilepsie ou dans des rapports spontanés ou provenant d’autres sources.
Troubles sanguins et
lymphatiques :
Une thrombocytopénie et l’inhibition de la seconde phase de l’agrégation plaquettaire peuvent se manifester par la modification du temps de saignement, des pétéchies, des ecchymoses, des hématomes, une épistaxis et une hémorragie (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie, Thrombocytopénie). Des cas de lymphocytose, de macrocytose et d’hypofibrinogénémie relatives ont été signalés. Des cas de leucopénie et d’éosinophilie ont également été observés, ainsi que des cas d’anémie, dont l’anémie macrocytaire avec ou sans carence en folates et l’anémie aplasique, des cas de pancytopénie, de suppression de moelle osseuse, d’agranulocytose et de porphyrie intermittente aiguë.
Troubles cardiaques :
Bradycardie.
Troubles de l’oreille et
du labyrinthe :
Des cas de perte auditive, réversible ou irréversible, ont été signalés. Aucun lien de causalité n’a pu néanmoins être établi. Une douleur auriculaire a également été signalée.
Troubles gastro-
intestinaux :
Les nausées, les vomissements et l’indigestion sont les effets secondaires le plus souvent signalés à l’instauration du traitement. Ces effets sont généralement passagers et requièrent rarement l’arrêt du traitement. Des cas de diarrhée, de crampes abdominales, de constipation, de troubles gingivaux (principalement l’hyperplasie gingivale) et d’œdème des parotides ont également été signalés.
L’administration de divalproex de sodium en comprimés à libération retardée pourrait réduire l’incidence des effets secondaires gastro-intestinaux chez certains patients. Des rapports de
postcommercialisation ont fait état de la présence de comprimés à libération prolongée de divalproex de sodium dans les fèces de certains patients, dont un grand nombre présentait des troubles gastro-intestinaux fonctionnels ou anatomiques (notamment iléostomie ou colostomie) caractérisés par un temps de transit gastro-intestinal court.
Des cas de pancréatite aiguë, dont quelques-uns ont été mortels, ont été signalés en association avec le traitement par le divalproex de sodium (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Pancréatite).
Troubles d’ordre général et affections au point d’administration :
Œdème des extrémités, fièvre et hypothermie.
Troubles hépatobiliaires :
Une faible élévation des taux de transaminases [p. ex. taux de sérum glutamo-oxaloacétique transaminase (SGOT) et de sérum glutamopyruvique transaminase (SGPT)] et des
lactodéshydrogénases (LDH) est fréquente et semble être liée à la dose. Il est arrivé que les analyses de laboratoire révèlent également une élévation du taux sérique de bilirubine et que les tests de la fonction hépatique mettent en évidence des changements anormaux. Ces résultats peuvent être l’indication d’une hépatotoxicité potentiellement grave (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle).
Troubles du système immunitaire :
Réactions allergiques et anaphylactiques.
Infections et
infestations :
Pneumonie et otite moyenne.
Épreuves de laboratoire :
Résultats anormaux aux tests de la fonction thyroïdienne (y compris hyperthyroïdie et hypothyroïdie (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Risques chez le nouveau-né, Anomalies de la glande thyroïde et INTERACTIONS MÉDICAMENTEUSES, Effets du médicament sur les résultats d’épreuves de laboratoire).
Troubles du métabolisme et de la nutrition :
Hyperammoniémie (voir MISES EN GARDE ET
PRÉCAUTIONS, Système endocrinien/métabolisme, Hyperammoniémie), hyponatrémie, carence en biotine/biotinidase et sécrétion inappropriée d’hormones antidiurétiques (HAD). On a signalé de rares cas de syndrome de Fanconi survenant principalement chez les enfants. On a signalé des concentrations réduites de carnitine, bien qu’on n’en ait pas déterminé la pertinence clinique. L’hyperglycinémie (augmentation des concentrations plasmatiques de glycine) a été signalée avec une issue fatale chez un patient atteint d’hyperglycinémie sans cétose préexistante.
On a également rapporté des cas d’anorexie avec perte de poids et des cas d’appétit accru avec gain de poids.
Troubles du système musculosquelettique et du tissu conjonctif :
Des cas d’obésité ont été signalés après la commercialisation du produit.
On a signalé de la faiblesse, une rhabdomyolyse et des douleurs au niveau des os (voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur les muscles/rhabdomyolyse).
On a reçu des rapports de masse osseuse réduite, menant potentiellement à l’ostéoporose et à l’ostéopénie, pendant le traitement à long terme avec certains anticonvulsivants, y compris le divalproex de sodium. Certaines études ont indiqué que les suppléments de calcium et de vitamine D pourraient être bénéfiques pour les patients qui sont sous traitement par le divalproex de sodium pour une période prolongée.
On a rapporté de rares cas d’un syndrome semblable au lupus érythémateux.
Néoplasmes bénins, malins et non précisés (y compris kystes et polypes) :
Syndrome myélodysplasique chez les adultes et les enfants (tous les enfants recevaient une monothérapie par le valproate). Chez certains adultes et/ou enfants, on a noté que le syndrome myélodysplasique était réversible après l’arrêt du traitement par le valproate.
Troubles du système nerveux :
Des effets sédatifs ont été observés chez des patients ayant reçu du divalproex de sodium en monothérapie. Ces effets ont néanmoins été plus fréquents chez les patients qui suivaient un traitement d’association. La sédation disparaît habituellement avec la réduction de la dose des autres agents antiépileptiques.
Des hallucinations, une ataxie, des céphalées, un nystagmus, une diplopie, un astérixis, la présence de points dans le champ de vision, des tremblements (pouvant être liés à la dose), une confusion, une dysarthrie, des étourdissements, une hypoesthésie, des vertiges, une incoordination, des troubles de mémoire, des troubles cognitifs et des troubles extrapyramidaux dont le parkinsonisme ont été signalés comme étant liés à l’utilisation du valproate. De rares cas de coma ont été rapportés chez des patients ayant pris du divalproex de sodium en monothérapie ou en association avec du phénobarbital.
Une encéphalopathie, seule ou accompagnée de fièvre ou d’une hyperammoniémie, a été signalée sans qu’un dysfonctionnement hépatique ou un taux plasmatique de valproate inadéquat ait été confirmé. La plupart des patients se sont rétablis et leurs symptômes se sont nettement atténués avec l’arrêt du traitement.
Après la commercialisation du produit, on a signalé des cas d’atrophie cérébrale et cérébelleuse réversible ou irréversible ayant une relation temporelle avec l’utilisation de produits à base de valproate. Dans certains cas, les patients se sont rétablis avec des séquelles permanentes (voir MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Atrophie du cerveau). Les cas d’atrophie cérébrale observés chez les enfants exposés in utero au valproate comprenaient divers types de problèmes neurologiques, dont un retard de développement et des troubles psychomoteurs. Des cas de malformations congénitales et de troubles du développement ont aussi été signalés (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Fillettes, adolescentes, femmes en âge de procréer et femmes enceintes).
Troubles d’ordre
psychiatrique :
Dérangement émotionnel, dépression, psychose, agressivité, hyperactivité psychomotrice, hostilité, agitation, trouble de l’attention, comportement anormal, trouble d’apprentissage et détérioration du comportement (voir MISES EN GARDE ET PRÉCAUTIONS, Psychiatrie).
Troubles des systèmes rénal et urinaire :
Énurésie, insuffisance rénale aigüe, néphrite tubulo-interstitielle et infection urinaire.
Troubles des seins et du système reproducteur :
Des menstruations irrégulières, une aménorrhée secondaire, un gonflement des seins et une galactorrhée et ont été signalés chez des patients ayant reçu du divalproex de sodium.
Hyperandrogénie (hirsutisme, virilisme, acné, alopécie masculine et/ou augmentation de la production d’androgène).
De rares cas de syndrome des ovaires polykystiques ont fait l’objet d’un signalement spontané. Aucun lien de causalité n’a pu être établi.
Troubles respiratoires, thoraciques et
médiastinaux :
On a signalé une augmentation de la toux et un épanchement pleural. .
Troubles de la peau et des tissus sous-cutanés :
Des cas d’alopécie (perte de cheveux) et de troubles capillaires (p. ex. texture anormale des cheveux, altération de la couleur des cheveux, croissance pileuse anormale) transitoires et/ou associés à la dose ont été observés. On a également noté, quoique rarement, les symptômes suivants : éruptions cutanées, photosensibilité, prurit généralisé, érythème polymorphe, syndrome de Stevens-Johnson, et pétéchies.
De rares cas de nécrolyse épidermique toxique ont été rapportés. Parmi ces cas, un enfant de six mois prenant du divalproex de sodium et d’autres médicaments en concomitance est mort. Un autre cas de nécrolyse épidermique toxique mortel a été signalé. Il s’agissait d’un patient sidéen âgé de 35 ans polymédicamenté qui avait des antécédents de réactions médicamenteuses cutanées multiples.
Des réactions cutanées graves ont été signalées avec l’administration concomitante de lamotrigine et de divalproex de sodium (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau 2).
On a également rapporté une vasculite cutanée.
Des troubles des ongles et du lit des ongles ont aussi été signalés après la commercialisation du produit.
Comprimés de divalproex de sodium par rapport aux comprimés à libération prolongée
Une étude croisée de 24 semaines visant à comparer l’innocuité et l’efficacité d’une préparation à libération prolongée de divalproex de sodium administrée une fois par jour à des doses égales d’une préparation entérosoluble de divalproex de sodium administrée deux ou trois fois par jour a été menée chez des adolescents et des adultes épileptiques souffrant de convulsions généralisées (n = 44). Deux effets indésirables se sont manifestés clairement plus souvent chez les patients sous divalproex de sodium à libération prolongée que chez ceux sous divalproex de sodium en comprimés ordinaires : asthénie (15,9 % p/r à 6,8 %, respectivement) et une thrombocytopénie légère résultant du traitement (16,2 % p/r à 6,8 %, respectivement).
Trouble bipolaire
L’incidence des effets secondaires a été mesurée d’après les données tirées de deux études comparatives avec placebo de courte durée (21 jours) portant sur le divalproex de sodium dans le traitement de la manie aiguë ainsi que de deux études ouvertes rétrospectives de longue durée (jusqu’à 3 ans).
Effets le plus fréquemment observés
Au cours des études comparatives avec placebo de courte durée, les six effets indésirables le plus fréquemment observés chez les 89 patients qui ont reçu du divalproex de sodium étaient les suivants : nausées (22 %), céphalées (21 %), somnolence (19 %), douleur (15 %), vomissements (12 %) et étourdissements (12 %).
Dans le cadre des études rétrospectives de longue durée, les six effets indésirables le plus fréquemment observés chez les 634 patients qui ont reçu du divalproex de sodium étaient les suivants : somnolence (31 %), tremblements (29 %), céphalées (24 %), asthénie (23 %), diarrhée (22 %) et nausées (20 %).
Effets associés à un arrêt du traitement
Au cours des études comparatives avec placebo, les effets secondaires qui ont entraîné l’arrêt du traitement par le divalproex de sodium chez au moins 1 % des patients étaient les suivants : nausées (4 %), douleur abdominale (3 %), somnolence (2 %) et éruptions cutanées (2 %).
Dans le cadre des études rétrospectives de longue durée, les effets secondaires qui ont entraîné l’arrêt du traitement par le divalproex de sodium chez au moins 1 % des patients étaient les suivants : alopécie (2,4 %), somnolence (1,9 %), nausées (1,7 %) et tremblements (1,4 %). Ces effets apparaissaient habituellement au cours des deux premiers mois de traitement par le divalproex de sodium, à l’exception de l’alopécie qui est d’abord survenue après trois à six mois de traitement chez huit patients sur 15 qui ont abandonné le traitement par le divalproex de sodium en raison de cet effet.
Études comparatives
Le tableau 1 présente un résumé des effets secondaires qui sont apparus en cours de traitement et qui ont été signalés par les patients au cours des études comparatives avec placebo lorsque l’incidence de la réaction était d’au moins 5 % dans le groupe recevant le divalproex de sodium. (La durée maximale du traitement était de 21 jours; la dose maximale chez 83 % des sujets se situait entre 1000 mg et 2500 mg par jour).
Tableau 1 — Effets secondaires apparus pendant le traitement au cours des études comparatives avec placebo de courte durée dont l’incidence est ≥ 5 % (administration par voie orale)
| Système, appareil ou organe / Manifestation | Divalproex de sodium n = 89 (%) | placebo n = 97 (%) |
Appareil digestif Nausées Vomissements Diarrhée Douleurs abdominales Dyspepsie Constipation | 22,5 12.4* 10,1 9 9 7,9 | 15,5 3,1 13,4 8,2 8,2 8,2 |
Troubles d’ordre général et anomalies au site d’administration Douleur Asthénie | 14,6 10,1 | 15,5 7,2 |
| Blessures, empoisonnement et complications procédurales |
| Blessure accidentelle | 11,2 | 5,2 |
Troubles musculo-squelettiques et du tissu conjonctif Douleurs dorsales | 5,6 | 6,2 |
Troubles du système nerveux Céphalées Somnolence Étourdissements Tremblements | 21,3 19,1 12,4 5,6 | 30,9 12,4 4,1 6,2 |
Troubles respiratoires, thoraciques et médiastinaux Pharyngite | 6,7 | 9,3 |
Troubles de la peau et des tissus sous-cutanés Éruptions cutanées | 5,6 | 3,1 |
* Signification statistique : p < 0,05
Les effets secondaires suivants ont été notés par au moins 1 %, mais moins de 5 %, des 89 patients qui ont reçu des comprimés de divalproex de sodium au cours des deux études cliniques comparatives avec placebo.
Troubles cardiaques : Palpitations, tachycardie.
Troubles d’ordre
congénital, familial et
maladies génétiques à
gène identifié :
Anomalie vasculaire.
Troubles de l’oreille et
du labyrinthe :
Surdité, trouble de l’oreille, douleur auriculaire, acouphènes, vertiges.
Troubles oculaires :
Vision anormale, amblyopie, conjonctivite, diplopie, sècheresse oculaire, douleur oculaire.
Troubles
gastrointestinaux :
Incontinence fécale, flatulence, gastroentérite, glossite.
Troubles d’ordre général
et anomalies au site
d’administration :
Démarche anormale, douleur thoracique, frissons, fièvre accompagnée de frissons, kyste, œdème, fièvre, furonculose, abcès périodontique, œdème périphérique.
Infections et infestations : Infection, rhinite.
Troubles du métabolisme
et troubles nutritionnels :
Anorexie.
Effets secondaires chez les patients âgés
Chez les patients âgés de plus de 65 ans, on a observé des cas plus fréquents de blessure accidentelle, d’infection, de douleur et, à un degré moindre, de somnolence et de tremblements, par comparaison aux patients âgés de 18 à 65 ans. La survenue de la somnolence et des tremblements semblait associée à l’arrêt du traitement par le divalproex de sodium.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses pouvant entraîner des conséquences graves
- De rares cas de coma ont été signalés chez des patients prenant du divalproex de sodium seul ou en association avec du phénobarbital (voir Interactions médicament-médicament, Tableau 2).
- On a fait état de réactions cutanées graves (notamment le syndrome de Stevens-Johnson et l’épidermolyse nécrosante toxique) lors de l’administration concomitante de lamotrigine et de divalproex de sodium (voir Interactions médicament-médicament, Tableau 2).
Aperçu
Troubles
musculosquelettiques
et du tissu conjonctif :
Arthralgie, arthrose, crampes dans les jambes, douleurs au cou, rigidité du cou, contractions musculaires.
Troubles du système
nerveux :
Ataxie, dysarthrie, hypertonie, hypokinésie, paresthésie, réflexes accrus, dyskinésie tardive.
Troubles psychiatriques : Rêves anormaux, agitation, réaction catatonique, confusion, dépression, hallucinations, insomnie, anomalies de la pensée.
Troubles rénaux et
urinaires :
Dysurie, incontinence urinaire.
Troubles des seins et du
système de reproduction :
Dysménorrhée.
Troubles respiratoires,
thoraciques et
médiastinaux :
Dyspnée.
Troubles de la peau et
des tissus sous-cutanés :
Alopécie, lupus érythémateux chronique, peau sèche, éruption maculopapulaire, séborrhée.
Troubles vasculaires : Ecchymoses, hypertension, hypotension, hypotension, orthostatique, vasodilatation.
Le divalproex de sodium est un faible inhibiteur de certaines isoenzymes du cytochrome P450, de l’époxyde hydrase et des glucuronyltransférases.
Les médicaments influant sur le taux d’expression des enzymes hépatiques, surtout ceux qui font augmenter les taux de glucuronyltransférases (tel que le ritonavir; voir le tableau 2), peuvent augmenter la clairance du valproate. Par exemple, la phénytoïne, la carbamazépine et le phénobarbital (ou la primidone) peuvent doubler la clairance du valproate. Ainsi, chez les patients recevant le divalproex de sodium en monothérapie, la demi-vie du médicament est généralement plus longue et les concentrations plus élevées que chez les patients recevant plusieurs antiépileptiques.
Par contraste, on s’attend que les médicaments inhibiteurs des isoenzymes du cytochrome P450, notamment les antidépresseurs, influent peu sur la clairance du divalproex de sodium puisque l’oxydation microsomale du cytochrome P450 est une voie métabolique secondaire relativement mineure par comparaison à la glucuronidation et à la ß-oxydation.
L’administration concomitante du divalproex de sodium et de médicaments qui se lient fortement aux protéines (p. ex. acide acétylsalicylique, carbamazépine, dicoumarol, warfarine, tolbutamide et phénytoïne) peut entraîner une modification des concentrations plasmatiques des médicaments.
Étant donné que le divalproex de sodium risque d’interagir avec des médicaments qui peuvent provoquer une induction enzymatique lorsqu’ils sont administrés en concomitance, il est recommandé de mesurer périodiquement les concentrations plasmatiques du valproate et de ces médicaments au début du traitement et chaque fois que l’on ajoute ou retire un médicament inducteur d’enzymes.
Interactions médicament-médicament
Le tableau 2 fournit des renseignements sur l’effet possible de plusieurs médicaments d’usage courant sur le comportement pharmacocinétique du valproate, de même que sur l’effet possible du valproate sur le comportement pharmacocinétique et pharmacodynamique de plusieurs médicaments d’usage courant. La liste n’est pas exhaustive et ne pourrait d’ailleurs pas l’être, puisque l’on signale continuellement l’apparition de nouvelles interactions. Veuillez noter que les médicaments peuvent être classés par nom, famille ou classe pharmacologique. Il est recommandé de lire la section en entier.
Tableau 2 — Résumé des études sur les interactions médicament-médicament, y compris les interactions importantes, les interactions non importantes sur le plan clinique et l’absence d’interactions
Médicament
administré en
concomitance
| Réf. | Effet |
Commentaires cliniques
Acétaminophène
| ÉC | ↔ acétaminophène |
Le divalproex de sodium n’a eu aucun effet sur les paramètres pharmacocinétiques de Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
l’acétaminophène lorsque ces deux médicaments ont été administrés en concomitance chez trois patients épileptiques.
Acétazolamide
L’administration concomitante de valproate et d’acétazolamide a été associée à des cas d’encéphalopathie et/ou
d’hyperammoniémie. Il faut surveiller étroitement les signes et symptômes d’encéphalopathie hyperammoniémique chez les patients traités par ces deux médicaments (voir MISES EN GARDE ET
PRÉCAUTIONS
, Système
endocrinien/métabolisme).
Acide
acétylsalicylique
| ÉC | ↑ valproate |
Une étude portant sur l’administration concomitante d’acide acétylsalicylique à doses antipyrétiques (de 11 à 16 mg/kg) et de divalproex de sodium chez des enfants (n =
- 6) a fait état d’une baisse de la liaison aux protéines et d’une inhibition du métabolisme du valproate. La fraction libre de valproate était quatre fois supérieure en présence d’acide acétylsalicylique par comparaison à l’emploi du divalproex de sodium seul. Le taux de métabolites excrétés par suite de la bêta-oxydation (2-en VPA, 3-hydroxy-VPA et 3-kéto-VPA) est passé de 25% lorsque le divalproex de sodium était administré seul, à 8,3 % lorsqu’il était administré en concomitance avec de l’acide
acétylsalicylique. Il faut donc faire preuve de prudence lorsqu’on administre du divalproex de sodium en même temps que des médicaments qui modifient la coagulation (p. ex. acide acétylsalicylique et warfarine) (voir EFFETS INDÉSIRABLES).
Alcool
| T | Aucune interaction pharmacocinétique |
Le divalproex de sodium peut potentialiser l’effet dépresseur de l’alcool sur le SNC. Amitriptyline et nortriptyline
| ÉC | En général : ↓ amitriptyline ↓ nortriptyline |
À la suite de l’administration d’une dose unique d’amitriptyline (50 mg) par voie orale à 15 volontaires sains (10 hommes et 5 femmes) recevant déjà du divalproex de sodium (500 mg 2 f.p.j.), la clairance Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
| Rarement : ↑ amitriptyline ↑ nortriptyline |
plasmatique de l’amitriptyline a baissé de 21 % et la clairance nette de la nortriptyline, de 34 %.
Des rapports de postcommercialisation portant sur l’utilisation concomitante du divalproex de sodium et de l’amitriptyline ont fait état de rares cas d’augmentation des concentrations d’amitriptyline et de nortriptyline. On a rarement associé l’utilisation concomitante d’amitriptyline et de divalproex de sodium à une intoxication. Il faut songer à surveiller les concentrations d’amitriptyline chez les patients qui prennent ce médicament en même temps que le divalproex de sodium; il faut également songer à réduire la dose d’amitriptyline ou de nortriptyline dans ce cas.
Antiacides
| ÉC | ↔ valproate |
Une étude portant sur l’administration concomitante de divalproex de sodium (500 mg) et d’antiacides d’usage courant (Maalox®, Trisogel et TitralacMD à des doses de 160 mEq) n’a fait état d’aucun effet sur le degré d’absorption du valproate. Autres :
Antipsychotiques, inhibiteurs de la monoamine-
oxydase (IMAO) et antidépresseurs tricycliques
Lorsqu’ils sont administrés avec du divalproex de sodium, les antipsychotiques, les antidépresseurs tricycliques et les inhibiteurs de la MAO favorisent la dépression du SNC et risquent d’abaisser le seuil épileptogène. Il peut être nécessaire de procéder à des ajustements de la posologie afin de maîtriser l’épilepsie.
Antirétroviraux
- Ritonavir
- Lopinavir
- Zidovudine
- Lamivudine
É, ÉC | ↓ valproate ↑ zidovudine |
Les inhibiteurs de la protéase, comme le lopinavir et le ritonavir, réduisent la concentration plasmatique de valproate lorsque les deux médicaments sont administrés de façon concomitante.
Une réduction de l’effet thérapeutique du valproate a été observée chez un patient atteint de troubles bipolaires au début du traitement anti-VIH par le
lopinavir/ritonavir, la zidovudine et la Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
lamivudine.
Chez 6 patients infectés par le VIH (séropositifs), la clairance de la zidovudine (100 mg toutes les 8 heures) était diminuée de 38 % après l’administration de valproate (250 ou 500 mg toutes les 8 heures); la demi-vie de la zidovudine était inchangée. Benzodiazépines
Le divalproex de sodium peut diminuer le métabolisme d’oxydation par le foie de certaines benzodiazépines, ce qui entraîne une augmentation des concentrations plasmatiques. Voir Tableau 1, Diazépam et Lorazépam.
Carbamazépine / carbamazépine- 10,11-époxyde
| ÉC | ↓ CBZ ↑ CBZ-E ↓ valproate |
L’administration concomitante de carbamazépine et de divalproex de sodium peut abaisser les concentrations plasmatiques et la demi-vie du valproate en raison d’une augmentation du métabolisme provoquée par l’activité des enzymes microsomales hépatiques. La surveillance des
concentrations plasmatiques est
recommandée lorsqu’on amorce ou interrompt l’administration de l’un ou de l’autre de ces deux médicaments. Les modifications de la concentration plasmatique du métabolite carbamazépine-10,11-époxyde (CBZ-E) ne peuvent cependant pas être décelées par le dosage plasmatique standard de la carbamazépine.
Chez des patients épileptiques,
l’administration concomitante de divalproex de sodium et de carbamazépine a fait diminuer de 17 % les concentrations plasmatiques de la carbamazépine, tandis qu’elle a fait augmenter de 45 % celles du métabolite carbamazépine-10,11-époxyde. Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
Antibiotiques de la classe des
carbapénems
| ↓ valproate |
Les antibiotiques de la famille des carbapénems (l’ertapénem, l’imipénem, le méropénem et le doripénem) peuvent réduire les concentrations sériques d’acide valproïque à des niveaux n’atteignant pas le seuil thérapeutique. Ceci se traduit par une perte de la maîtrise des crises chez les patients épileptiques ou par une perte d’efficacité chez les non-épileptiques. Dans certains cas de co-administration chez des patients épileptiques, on a fait état de crises convulsives perthérapeutiques. Il peut s’avérer insuffisant d’augmenter la dose d’acide valproïque pour contrer cette interaction. Si la co-administration est essentielle, on doit surveiller
quotidiennement les concentrations sériques d’acide valproïque après l’instauration du traitement par un carbapénem. Si les concentrations sériques d’acide valproïque chutent de façon significative ou s’il y a diminution de la maîtrise des crises, il serait approprié d’envisager un traitement antibactérien ou anticonvulsivant différent. Voir INTERACTIONS
MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau 2. Chlorpromazine
| ÉC | ↑ valproate |
Dans le cadre d’une étude où des patients schizophrènes prenant déjà du divalproex de sodium (200 mg 2 f.p.j.) ont reçu de 100 à 300 mg/jour de chlorpromazine, les concentrations plasmatiques minimales du valproate ont augmenté de 15 %. Cette augmentation n’a pas été jugée importante sur le plan clinique.
Cholestyramine
| ↓ valproate |
La cholestyramine peut entraîner une diminution de la concentration plasmatique de valproate lorsque ces deux médicaments sont administrés en concomitance. Cimétidine
| T | ↑ valproate |
La cimétidine peut ralentir la clairance du divalproex de sodium et augmenter sa demi-vie en modifiant le métabolisme de ce dernier. Chez les patients qui reçoivent du Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
divalproex de sodium, on doit surveiller les concentrations plasmatiques d’acide valproïque lorsqu’on entreprend ou interrompt le traitement par la cimétidine ou qu’on en augmente ou diminue la posologie. La dose du divalproex de sodium doit être ajustée en conséquence.
Clonazépam
| T | Aucune interaction pharmacocinétique |
L’administration concomitante de divalproex de sodium et de clonazépam peut provoquer l’état d’absence chez les patients qui ont des antécédents d’absence.
Clozapine
| ÉC | Aucune interaction |
Aucune interaction n’a été observée chez des patients psychotiques (n = 11) recevant concurremment le divalproex sodium et la clozapine.
Diazépam
| ÉC | ↑ diazépam |
Le valproate déplace le diazépam de ses sites de liaison à l’albumine plasmatique et en inhibe le métabolisme. L’administration concomitante de divalproex de sodium (1500 mg/jour) et de diazépam (10 mg) à des volontaires sains (n = 6) a augmenté la fraction libre de diazépam de 90 %. La clairance plasmatique et le volume de distribution du diazépam libre ont diminué de 25 % et de 20 %, respectivement, en présence de valproate. L’ajout du valproate n’a pas influé sur la demi-vie d’élimination du diazépam.
Éthosuximide
| ÉC | ↑ éthosuximide |
Le valproate inhibe le métabolisme de l’éthosuximide.
L’administration concomitante d’une dose unique de 500 mg d’éthosuximide et de divalproex de sodium (800 à 1600 mg/jour) à des volontaires sains (n = 6) a prolongé de 25 % la demi-vie d’élimination de l’éthosuximide et a diminué de 15 % sa clairance totale, par comparaison à l’emploi de l’éthosuximide seul. On doit vérifier la survenue de modifications dans les concentrations plasmatiques du divalproex de sodium et de l’éthosuximide chez les patients recevant ces deux médicaments, surtout s’ils les prennent en concomitance Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
avec d’autres anticonvulsivants.
Felbamate
| ÉC | ↑ valproate |
Dans le cadre d’une étude où des patients épileptiques (n = 10) ont reçu 1200 mg/jour de felbamate en concomitance avec du divalproex de sodium, la concentration maximale moyenne du valproate a augmenté de 35 % (de 86 à 115 mcg/mL) par comparaison au divalproex de sodium employé seul. Lorsque l’on a augmenté la dose de felbamate à 2400 mg/jour, la concentration maximale moyenne du divalproex de sodium est passée à 133 mcg/mL (augmentation supplémentaire de 16 %). L’instauration d’un traitement par le felbamate peut commander une diminution de la posologie du valproate. L’emploi concomitant de felbamate et de divalproex de sodium peut nécessiter des doses plus faibles de divalproex de sodium.
Halopéridol
| ÉC | ↔ valproate |
Dans le cadre d’une étude où des patients schizophrènes prenant déjà du divalproex de sodium (200 mg 2 f.p.j.) ont reçu de 6 à 10 mg/jour d’halopéridol, aucune
modification significative des concentrations plasmatiques minimales du valproate n’a été signalée.
Lamotrigine
| ÉC | ↑ lamotrigine ↓ valproate |
On a évalué l’effet du divalproex de sodium sur la lamotrigine chez 6 hommes en bonne santé. Chaque sujet a reçu, d’une part, une dose unique de lamotrigine seule par voie orale, et, d’autre part, une dose unique de lamotrigine par voie orale et 6 doses de 200 mg de divalproex de sodium (1 dose toutes les 8 heures, la première dose ayant été administrée 1 heure avant la dose de lamotrigine). L’administration de divalproex de sodium a réduit de 21 % la clairance totale de la lamotrigine et a fait passer la demi-vie d’élimination plasmatique de 37,4 heures à 48,3 heures (p < 0,005). La clairance rénale de la lamotrigine est demeurée inchangée.
Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
Dans une étude de la lamotrigine à l’état d’équilibre chez 10 sujets volontaires en bonne santé, la demi-vie d’élimination de la lamotrigine est passée de 26 heures à 70 heures (augmentation de 165 %) lorsque le médicament était administré en
concomitance avec du divalproex de sodium.
Dans le cadre d’une étude menée chez 16 patients épileptiques, le divalproex de sodium a fait doubler la demi-vie
d’élimination plasmatique de la lamotrigine. Dans le cadre d’une étude ouverte, la demi-vie d’élimination plasmatique moyenne de la lamotrigine était de 14 heures chez les patients qui recevaient des antiépileptiques inducteurs d’enzymes (p. ex. carbamazépine, phénytoïne, phénobarbital ou primidone), par comparaison à 30 heures chez ceux qui recevaient le divalproex de sodium en plus d’un antiépileptique inducteur d’enzymes. Cette dernière valeur est comparable à la demi-vie de la lamotrigine en monothérapie, ce qui donne à penser que l’acide valproïque risque de neutraliser l’effet de l’inducteur enzymatique. Si l’on cesse l’administration de divalproex de sodium chez un patient recevant de la lamotrigine en concomitance avec un antiépileptique inducteur d’enzymes, les concentrations plasmatiques de la lamotrigine risquent de diminuer. On doit surveiller de près l’état des patients recevant une polythérapie antiépileptique si l’on ajoute un médicament à leur traitement, ou si l’on cesse l’administration ou que l’on modifie la dose d’un médicament.
On a fait état de réactions cutanées graves (notamment le syndrome de Stevens-Johnson et l’épidermolyse nécrosante toxique) lors de l’administration concomitante de lamotrigine et de divalproex de sodium.
Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
Lithium
| ÉC | ↔ lithium |
Dans le cadre d’une étude croisée de doses multiples, comparative avec placebo, à double insu portant sur 16 volontaires sains de sexe masculin, les paramètres
pharmacocinétiques du lithium n’ont pas été modifiés par la présence ou l’absence du valproate. La présence de lithium a toutefois entraîné une augmentation de 11 à 12 % de l’ASC et de la Cmax du valproate. Le tmax, pour sa part, était réduit. Bien que ces modifications soient statistiquement significatives, on ne croit pas qu’elles aient d’importance sur le plan clinique.
L’administration concomitante de divalproex de sodium (500 mg 2 f.p.j.) et de carbonate de lithium (300 mg 3 f.p.j.) à des volontaires sains de sexe masculin (n = 16) n’a eu aucun effet sur la cinétique à l’état d’équilibre du lithium.
Lorazépam
| ÉC | ↑ lorazépam |
L’administration concomitante de divalproex de sodium (500 mg 2 f.p.j.) et de lorazépam (1 mg 2 f.p.j.) à des volontaires sains de sexe masculin (n = 9) a occasionné une réduction de 17 % de la clairance plasmatique du lorazépam. Cette réduction n’a pas été jugée importante sur le plan clinique.
Nimodipine
| ÉC | ↑ nimodipine |
L’administration concomitante de nimodipine et d’acide valproïque peut occasionner une augmentation de la concentration plasmatique de nimodipine de 50 %.
Olanzapine
| ÉC | ↓ olanzapine |
Le valproate peut causer une diminution de la concentration plasmatique d’olanzapine.
L’administration concomitante d’une seule dose de 5 mg d’olanzapine chez
10 volontaires sains non épileptiques recevant 1000 mg de Depakote ER® (comprimés à libération prolongée de divalproex de sodium), une fois par jour, n’a pas modifié la Cmax ni la demi-vie d’élimination de l’olanzapine. Cependant, Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
l’ASC de l’olanzapine a été de 35 % inférieure en présence de Depakote ER® (comprimés à libération prolongée de divalproex de sodium). On ne connaît pas l’importance clinique de ce phénomène.
Contraceptif oraux stéroïdiens
| ÉC | Aucune interaction pharmacocinétique |
Il semble qu’il y ait une association entre la prise de certains antiépileptiques capables de provoquer une induction enzymatique et l’échec de la contraception orale. Cette interaction peut s’expliquer par le fait que les médicaments responsables d’une induction enzymatique abaisseraient de façon significative les concentrations plasmatiques de ces préparations d’hormones stéroïdes, ce qui donnerait lieu à une ovulation. Il est cependant possible que d’autres mécanismes sans lien avec l’induction enzymatique soient responsables de l’échec de la contraception orale. Le divalproex de sodium n’entraînant pas de forte induction enzymatique, on ne s’attend pas qu’il soit responsable d’une diminution des concentrations d’hormones stéroïdes. Néanmoins, les données cliniques portant sur l’interaction entre le divalproex de sodium et les contraceptifs oraux sont rares.
L’administration d’une dose unique d’éthinylœstradiol (50 mcg)/lévonorgestrel (250 mcg) à 6 femmes recevant du divalproex de sodium (200 mg 2 f.p.j.) depuis 2 mois n’a laissé entrevoir aucune interaction pharmacocinétique.
Phénobarbital
| CT | ↑ phénobarbital ↓ valproate |
Le phénobarbital augmente le métabolisme de l’acide valproïque et, par là, augmente les taux de métabolites de l’acide valproïque. Par conséquent, il faut surveiller
attentivement les signes et symptômes d’hyperammoniémie.
Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
chez les patients traités par ce médicament. On a montré que le valproate inhibe le métabolisme du phénobarbital. Chez des sujets sains (n = 6), l’administration concomitante de divalproex de sodium (250 mg 2 f.p.j. pendant 14 jours) et de phénobarbital (dose unique de 60 mg) a prolongé la demi-vie du phénobarbital de 50 % et fait chuter sa clairance plasmatique de 30 %. En présence de valproate, la fraction du phénobarbital excrétée sous forme inchangée a augmenté de 50 %.
Ce phénomène peut provoquer une grave dépression du SNC, avec ou sans augmentation significative des
concentrations plasmatiques des
barbituriques ou de valproate. Il faut donc suivre de près les patients traités
concurremment avec des barbituriques pour déceler tout signe d’intoxication
neurologique, mesurer les concentrations plasmatiques des barbituriques si cela est possible et en réduire la posologie au besoin. Phénytoïne
| ÉC | ↑ phénytoïne |
La phénytoïne augmente le métabolisme de l’acide valproïque et, par là, augmente les taux de métabolites de l’acide valproïque. Par conséquent, il faut surveiller
attentivement les signes et symptômes d’hyperammoniémie chez les patients traités par ce médicament.
Le valproate déplace la phénytoïne de ses sites de liaison à l’albumine plasmatique et en inhibe le métabolisme hépatique. L’administration concomitante de divalproex de sodium (400 mg 3 f.p.j.) et de phénytoïne (250 mg) à des volontaires sains (n = 7) a augmenté la fraction libre de phénytoïne de 60 %. La clairance plasmatique totale et le volume apparent de distribution de la phénytoïne ont augmenté de 30 % en présence de divalproex de sodium. La Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
clairance et le volume apparent de distribution de la phénytoïne libre ont tous deux diminué de 25 %.
On a signalé des cas de crises convulsives perthérapeutiques chez des patients épileptiques recevant l’association valproate et phénytoïne. Il y a donc lieu d’ajuster la posologie de la phénytoïne selon l’état clinique du patient.
Primidone
| T | ↑ phénobarbital |
La primidone est transformée en un barbiturique (phénobarbital). Ainsi, en présence de divalproex de sodium, elle peut causer une interaction semblable ou identique à celle du phénobarbital. Propofol
| ↑ propofol |
Le valproate peut inhiber le métabolisme du propofol, augmentant ainsi l’exposition au propofol. Des réductions de 26 à 35 % de la dose de propofol ont été notées lors de l’administration concomitante avec du valproate. La dose normale de propofol peut être excessive pour les patients recevant du valproate par voie orale et peut entraîner des complications ou retarder la récupération après l’anesthésie associée au traitement par les électrochocs.
Quétiapine
L’administration concomitante de valproate et de quétiapine peut augmenter le risque de neutropénie/leucopénie.
Rifampine
| ÉC | ↓ valproate |
Dans le cadre d’une étude où les patients ont reçu une dose unique de valproate (7 mg/kg) 36 heures après un traitement comportant la prise de rifampine durant cinq soirs (600 mg/jour), la clairance orale du valproate a augmenté de 40 %. L’emploi concomitant de rifampicine et de valproate peut nécessiter un ajustement de la posologie du valproate. Rufinamide
| É | ↑ rufinamide |
Le valproate peut entraîner une augmentation liée à la dose de la concentration plasmatique de rufinamide. Cette augmentation est dépendante de la concentration de valproate. La prudence est de mise, particulièrement chez les enfants, car cet effet est plus Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques
important dans cette population de patients.
Inhibiteur sélectif du recaptage de la sérotonine (ISRS)
| É | ↑ valproate |
Il semble que les ISRS inhibent le métabolisme du valproate, ce qui donne lieu à des concentrations anormalement élevées de valproate.
Tolbutamide
| T | ↑ tolbutamide |
D’après les résultats d’expériences in vitro, la fraction libre de tolbutamide est passée de 20 % à 50 % lorsque ce médicament a été ajouté aux échantillons de plasma provenant de patients traités par le divalproex de sodium. On ignore la portée clinique de ce déplacement.
Topiramate
| ÉC | Effet inconnu |
Hyperammoniémie
L’administration concomitante de valproate et de topiramate a été associée à des cas d’encéphalopathie et/ou
d’hyperammoniémie. Il faut surveiller étroitement les signes et symptômes d’encéphalopathie hyperammoniémique chez les patients traités par ces deux médicaments (voir CONTRE-INDICATIONS, en présence d’anomalies connues du cycle de l’urée et MISES EN GARDE ET PRÉCAUTIONS, Système
endocrinien/métabolisme,.
Hypothermie
L’administration concomitante de topiramate et de divalproex de sodium a également été associée à l’hypothermie chez les patients qui avaient bien toléré l’un ou l’autre des médicaments en monothérapie. Les taux d’ammoniaque dans le sang devraient être mesurés chez les patients ayant présenté une hypothermie. Voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/ métabolisme, Hypothermie.
Warfarine
| T | Effet inconnu |
Dans le cadre d’une étude in vitro, le valproate a fait augmenter la fraction libre de la warfarine d’un taux pouvant atteindre 32,6 %. On ignore la signification clinique de ce phénomène; cependant, il faut Médicament administré en concomitance
| Réf. | Effet |
Commentaires cliniques surveiller les épreuves de la coagulation lorsque l’on instaure un traitement par le divalproex de sodium chez les patients recevant des anticoagulants.
Il faut faire preuve de prudence lorsqu’on administre du divalproex de sodium en même temps que des médicaments qui modifient la coagulation (voir EFFETS INDÉSIRABLES).
Légende : É = étude de cas; ÉC = étude clinique; T = théorique
Interactions médicament-aliment
Le fait de prendre TEVA-DIVALPROEX par voie orale en même temps que des aliments ne devrait pas causer de problème clinique dans le traitement de patients épileptiques.
Interactions médicament-plante médicinale
Les interactions avec des produits à base de plantes médicinales n’ont fait l’objet d’aucune évaluation.
Effets du médicament sur les résultats d’épreuves de laboratoire
Le divalproex de sodium est partiellement éliminé dans l’urine sous forme de métabolite cétonique, et par conséquent son administration peut fausser le dosage des cétones urinaires.
On a signalé que l’administration de divalproex de sodium pouvait modifier le résultat des épreuves de la fonction thyroïdienne, mais on ne connaît pas l’importance clinique de ce phénomène. Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Risques chez le nouveau-né, Anomalies de la glande thyroïde.
Effets du médicament sur le mode de vie
Voir MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Conduite automobile et occupations dangereuses pour de plus amples détails.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Épilepsie
On doit surveiller de près l’état des patients recevant une polythérapie antiépileptique si l’on ajoute un médicament à leur traitement, ou si l’on cesse l’administration ou que l’on modifie la dose d’un médicament (voir INTERACTIONS MÉDICAMENTEUSES).
Plus la dose de TEVA-DIVALPROEX (divalproex de sodium) augmente, plus les concentrations plasmatiques de phénobarbital, de carbamazépine et/ou de phénytoïne, administrés en concomitance, sont susceptibles de changer (voir INTERACTIONS MÉDICAMENTEUSES).
Il ne faut pas interrompre subitement le traitement des patients souffrant de crises graves, à cause du risque élevé de déclencher un état de mal épileptique compliqué d’hypoxie et de mettre en danger la vie du patient.
Tout changement de posologie ou tout ajout ou retrait de médicaments concomitants doit habituellement être accompagné d’une étroite surveillance de l’état clinique du patient et des concentrations plasmatiques de valproate.
Lorsqu’on modifie un traitement comportant des médicaments qui entraînent une induction des enzymes microsomales du foie (p. ex. carbamazépine) ou d’autres médicaments qui interagissent avec le valproate (voir INTERACTIONS MÉDICAMENTEUSES), il est recommandé de surveiller les concentrations plasmatiques du valproate.
Posologie chez les patients âgés
Étant donné la diminution de la clairance du valproate libre et l’augmentation du risque de somnolence chez ces patients, il convient de réduire la dose initiale. On doit également, chez le patient âgé, augmenter la dose plus graduellement, suivre régulièrement la consommation de liquides et d’aliments, ainsi que surveiller les signes d’apparition de déshydratation, de somnolence, d’infections urinaires et d’autres effets indésirables. Il faut songer à réduire la dose, voire même à interrompre l’administration de divalproex de sodium, chez les patients qui présentent une réduction de l’apport alimentaire ou liquidien ou encore une somnolence excessive. La dose thérapeutique optimale doit être établie en fonction de la réponse clinique du patient (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées (≥ 65 ans)).
Effets secondaires liés à la dose
La fréquence des effets indésirables (particulièrement l’élévation du taux des enzymes hépatiques et la thrombocytopénie) peut augmenter avec la dose. La probabilité de thrombocytopénie semble s’accroître significativement à des concentrations de valproate total ≥ 110 mcg/mL chez la femme ou ≥ 135 mcg/mL chez l’homme (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie, Effets secondaires liés à la dose : Thrombocytopénie). Par conséquent, il est important d’évaluer les bienfaits thérapeutiques pouvant résulter de l’administration de doses plus élevées par rapport au risque d’une augmentation de la fréquence des effets indésirables.
Posologie recommandée et ajustement posologique
Épilepsie
TEVA-DIVALPROEX (divalproex de sodium) en comprimés entérosolubles est destiné à la voie orale. La dose initiale recommandée est de 15 mg/kg/jour que l’on augmente, à intervalles d’une semaine, de 5 à 10 mg/kg/jour jusqu’à la suppression des crises, à moins que des effets indésirables ne l’interdisent.
La dose maximale recommandée est de 60 mg/kg/jour. Si la dose quotidienne totale est de 250 mg et plus, on l’administrera en prises fractionnées (voir le tableau 3).
Tableau 3 — Dose initiale (15 mg/kg/jour) selon le poids
| Poids | Dose quotidienne (mg) | Dose (mg) d’acide valproïque correspondante | |||
| kg | lb | Dose 1 | Dose 2 | Dose 3 | |
| 10 – 24,9 25 – 39,9 40 – 59,9 60 – 74,9 75 – 89,9 | 22 – 54,9 55 – 87,9 88 – 131,9 132 – 164,9 165 – 197,9 | 250 500 750 1000 1250 | 125 250 250 250 500 | 0 0 250 250 250 | 125 250 250 500 500 |
Concentrations thérapeutiques
Aucune corrélation nette n’a encore été établie entre la dose quotidienne, la concentration plasmatique de valproate total et l’effet thérapeutique. Cependant, la concentration plasmatique thérapeutique chez la plupart des patients épileptiques se situe entre 50 et 100 mcg/mL (de 350 à 700 micromoles/L), mais des concentrations plasmatiques inférieures ou supérieures à cet intervalle se sont montrées efficaces chez certains patients (voir MISES EN GARDE ET PRÉCAUTIONS).
Passage de l’acide valproïque à TEVA-DIVALPROEX
TEVA-DIVALPROEX en comprimés entérosolubles se dissocie en ion valproate dans le tractus gastro-intestinal. L’absorption des comprimés de divalproex de sodium est uniforme et constante; elle est cependant retardée d’une heure par rapport à celle des capsules d’acide valproïque.
La biodisponibilité des deux types de comprimés de divalproex de sodium (comprimés entérosolubles de divalproex de sodium et comprimés à libération prolongée de divalproex de sodium) est équivalente à celle des capsules d’acide valproïque.
Chez les patients qui recevaient de l’acide valproïque, le traitement par TEVA-DIVALPROEX doit être entrepris à la même dose quotidienne et à la même fréquence d’administration. Une fois que le patient est stabilisé avec la prise de TEVA-DIVALPROEX, on peut choisir une administration 2 f.p.j. ou 3 f.p.j. chez certains patients. Lorsque l’on ajuste la posologie de TEVA-DIVALPROEX ou de médicaments concomitants, il faut surveiller de plus près les concentrations plasmatiques du valproate et des autres médicaments de même que l’état clinique du patient.
Fillettes, adolescentes, femmes en âge de procréer et femmes enceintes
Le traitement par le divalproex de sodium doit être instauré et supervisé par un spécialiste ayant de l’expérience dans la prise en charge de l’épilepsie. Le traitement ne doit être instauré que si les autres traitements possibles sont inefficaces ou ne sont pas tolérés, et les avantages et les risques du traitement doivent être reconsidérés avec soin lors des réévaluations périodiques du traitement. Le divalproex de sodium doit, de préférence, être prescrit en monothérapie, à la plus faible dose efficace possible et, si cela est possible, sous une forme à libération prolongée afin d’éviter des concentrations plasmatiques de pointe élevées. La dose quotidienne doit être divisée en au moins deux doses uniques.
Les données disponibles suggèrent que les polythérapies antiépileptiques comprenant le valproate sont associées à un risque plus élevé de malformations congénitales que le valproate utilisé en monothérapie. Par conséquent, la monothérapie doit être privilégiée lorsque cela est possible.
Manie aiguë
TEVA-DIVALPROEX n’est pas indiqué dans le traitement des symptômes de manie chez les patients de moins de 18 ans.
La posologie initiale recommandée est de 250 mg 3 f.p.j. La dose doit être augmentée aussi rapidement que possible de façon à atteindre la dose thérapeutique la plus faible permettant d’obtenir l’effet clinique désiré ou les concentrations plasmatiques souhaitées.
Dans le cadre des études comparatives avec placebo, 84 % des patients ont reçu et toléré des doses maximales s’échelonnant de 1000 mg à 2500 mg/jour. La dose maximale recommandée est de 60 mg/kg/jour.
Le lien entre la concentration plasmatique et la réponse clinique n’a pas été établi dans le cas du divalproex de sodium. Au cours des études cliniques comparatives, 79 % des patients ont obtenu et toléré des concentrations plasmatiques de valproate se situant entre 50 mcg/mL et 125 mcg/mL.
Fillettes, adolescentes, femmes en âge de procréer et femmes enceintes
Le traitement par le divalproex de sodium doit être instauré et supervisé par un spécialiste ayant de l’expérience dans la prise en charge de la manie. Le traitement ne doit être instauré que si les autres traitements possibles sont inefficaces ou ne sont pas tolérés, et les avantages et les risques du traitement doivent être reconsidérés avec soin lors des réévaluations périodiques du traitement. Le divalproex de sodium doit, de préférence, être prescrit à la plus faible dose efficace possible et, si cela est possible, sous une forme à libération prolongée afin d’éviter des concentrations plasmatiques de pointe élevées. La dose quotidienne doit être divisée en au moins deux doses uniques.
Les données disponibles suggèrent que les polythérapies antiépileptiques comprenant le valproate sont associées à un risque plus élevé de malformations congénitales que le valproate utilisé en monothérapie. Par conséquent, la monothérapie doit être privilégiée lorsque cela est possible.
Dose oubliée
Le patient ne doit pas cesser de prendre son médicament subitement, à cause du risque d’aggravation des crises.
Si le patient oublie de prendre une dose, il ne doit pas doubler la dose suivante. Il doit prendre la dose suivante telle que prescrite et éviter que cela ne se reproduise.
Administration
TEVA-DIVALPROEX peut être pris avec ou sans nourriture.
En cas d’irritation gastro-intestinale, l’ingestion du médicament avec des aliments ou l’augmentation progressive de la posologie après l’administration d’une dose initiale faible se révèlent souvent des mesures utiles. Il ne faut pas croquer les comprimés. Le fait de prendre TEVA-DIVALPROEX en même temps que des aliments ne devrait pas causer de problème clinique dans le traitement de patients épileptiques.
SURDOSAGE
Pour connaître les mesures à prendre en cas d’un surdosage présumé, il faut communiquer avec le centre antipoison de sa région.
Le surdosage par le divalproex de sodium peut causer de la somnolence, une hypotonie musculaire, une hyporéflexie, un myosis, une insuffisance respiratoire, une hypotension, une acidose métabolique, un bloc cardiaque, un coma profond et un collapsus cardiovasculaire (état de choc). Des cas d’hypertension intracrânienne associée à un œdème cérébral ont été signalés. Bien que le surdosage ait entraîné des décès, des patients chez qui les concentrations atteignaient jusqu’à 2120 mcg/mL se sont rétablis.
En cas de surdosage, la teneur en sodium des préparations de valproate peut entraîner une hypernatrémie.
Dans un cas, l’ingestion de 36 g de divalproex de sodium en association avec du phénobarbital et de la phénytoïne a entraîné un coma profond. L’électroencéphalogramme (EEG) montrait un ralentissement diffus, compatible avec l’état de conscience du sujet. Le rétablissement s’est fait sans incident.
En cas de surdosage, la fraction de médicament non liée aux protéines est élevée; l’hémodialyse seule ou l’hémodialyse accompagnée d’hémoperfusion peut permettre d’éliminer des quantités importantes du médicament. Les bienfaits du lavage gastrique ou des émétiques dépendent du délai écoulé depuis l’ingestion. En cas de surdosage, il faut instaurer un traitement symptomatique général en veillant surtout à prévenir l’hypovolémie et à maintenir un débit urinaire adéquat.
Selon certains rapports, la naloxone annulerait l’effet dépresseur d’un surdosage par le divalproex de sodium sur le SNC. Cependant, comme la naloxone peut aussi, en théorie, neutraliser les propriétés anticonvulsivantes du divalproex de sodium, on ne doit l’utiliser qu’avec précaution chez les sujets souffrant d’épilepsie.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Groupe pharmacothérapeutique : antiépileptique et stabilisateur de l’humeur; code ATC : N03AG01.
Mode d’action
Le divalproex de sodium a des propriétés anticonvulsivantes et est apparenté chimiquement à l’acide valproïque. Le divalproex de sodium se dissocie en ion valproate dans le tractus gastrointestinal. Son mécanisme d’action demeure inconnu, mais on croit que son activité dans l’épilepsie est liée à l’élévation des concentrations encéphaliques d’acide gamma-aminobutyrique (GABA). On ignore l’effet produit sur la membrane neuronale.
Pharmacodynamie
Aucune corrélation nette n’a encore été établie entre la dose quotidienne, la concentration plasmatique et l’effet thérapeutique. Dans l’épilepsie, la concentration plasmatique thérapeutique se situe probablement entre 50 et 100 mcg/mL (de 350 à 700 micromol/L) de valproate total, mais des concentrations plasmatiques inférieures ou supérieures à cet intervalle se sont montrées efficaces chez certains patients (voir POSOLOGIE ET ADMINISTRATION). Au cours des études cliniques comparatives avec placebo portant sur la manie aiguë, 79 % des patients ont reçu le produit jusqu’à l’obtention de concentrations plasmatiques s’échelonnant entre 50 mcg/mL et 125 mcg/mL. La liaison du valproate aux protéines plasmatiques est un phénomène saturable et atteint un taux de 90 % à une concentration plasmatique de 50 mcg/mL et de 82 % à une concentration plasmatique de 125 mcg/mL.
Pharmacocinétique
Tableau 4 — Résumé des paramètres pharmacocinétiques divalproex de sodium chez des sujets en bonne santé et à jeun
Valeur moyenne (ÉT) des paramètres pharmacocinétiques
| Dose unique | Posologie | N | Cmax (mg/L) | tmax (h) | t½ (h) | ASC∞ (mg•h/L) | CL (1/h) | Vd (l) |
| Divalproex de sodium | 2 × 500 mg, 1 f.p.j. | 28 | 93,9 (11,7) | 4,0 (1,2) | 15,2 (15,3) | 1818 (345) | -- | -- |
Absorption
Les pics plasmatiques de l’acide valproïque surviennent en trois à quatre heures. L’absorption est légèrement retardée lorsque le médicament est administré aux repas, mais l’absorption totale n’est pas touchée.
Distribution
L’acide valproïque se distribue rapidement dans tout l’organisme et se lie fortement (à 90 %) aux protéines plasmatiques chez l’homme. L’accroissement de la dose peut entraîner une diminution du pourcentage de liaison aux protéines et diverses modifications de la clairance et de l’élimination de l’acide valproïque.
Liaison aux protéines
La liaison du valproate aux protéines plasmatiques varie selon la concentration, et la fraction libre augmente d’environ 10 % à 40 mcg/mL à 18,5 % à 130 mcg/mL. La liaison du valproate aux protéines est réduite chez les personnes âgées, les patients atteints d’affections hépatiques chroniques, d’insuffisance rénale ou d’hyperlipidémie et en présence de certains médicaments (p. ex. l’acide acétylsalicylique). Par ailleurs, il se peut que le valproate déplace certains médicaments liés aux protéines [p. ex. phénytoïne, carbamazépine, warfarine et tolbutamide] (voir INTERACTIONS MÉDICAMENTEUSES pour plus de renseignements sur les interactions pharmacocinétiques du valproate avec d’autres médicaments).
Distribution dans le SNC
La concentration de valproate dans le liquide céphalorachidien est à peu près égale à la concentration du valproate libre dans le plasma (entre 7 et 25 % de la concentration totale).
Métabolisme
Le valproate est métabolisé presque entièrement par le foie. Chez le patient adulte recevant le valproate en monothérapie, de 30 % à 50 % de la dose administrée se retrouve dans l’urine sous forme de composé glucuroconjugué. L’autre principale voie métabolique est la bêta-oxydation mitochondriale; typiquement plus de 40 % de la dose est métabolisée par cette voie. Habituellement, moins de 15 % à 20 % de la dose est éliminé par d’autres mécanismes oxydatifs. Moins de 3 % de la dose administrée est excrété sous forme inchangée dans l’urine.
À cause du caractère saturable de la liaison aux protéines plasmatiques, la relation entre la dose et la concentration de valproate total est non linéaire; la concentration totale de valproate n’augmente pas de façon proportionnelle à la dose, mais dans une moindre mesure. La cinétique du médicament libre est linéaire.
Excrétion
La clairance plasmatique et le volume de distribution moyens du valproate total sont de 0,56 L/h/1,73 m2 et de 11 L/1,73 m2, respectivement. La clairance plasmatique et le volume de distribution moyens du valproate libre sont de 4,6 L/h/1,73 m2 et de 92 L/1,73 m2, respectivement. Ces estimations s’appliquent surtout aux patients qui ne prennent pas de médicaments ayant un effet sur les enzymes hépatiques. Par exemple, le valproate sera éliminé plus rapidement chez les patients qui prennent des médicaments antiépileptiques inducteurs d’enzymes (carbamazépine, phénytoïne et phénobarbital). En raison de ces modifications de la clairance de l’acide valproïque, la surveillance des concentrations du valproate et des médicaments pris en concomitance doit être plus étroite au moment de l’ajout ou du retrait de médicaments inducteurs d’enzymes.
L’acide valproïque et ses métabolites sont éliminés principalement dans l’urine, de faibles quantités étant également excrétées dans les fèces et l’air expiré. Une très faible quantité de la substance initiale non métabolisée passe dans l’urine.
La demi-vie (t1/2) plasmatique de l’acide valproïque se situe entre 6 et 16 heures. Les demi-vies qui se situent dans la partie inférieure de cet intervalle s’observent habituellement chez des patients qui prennent des médicaments capables de provoquer une induction enzymatique.
Populations et états particuliers
Nouveau-nés et nourrissons
Au cours des 2 premiers mois de vie, les nourrissons ont une capacité nettement plus faible que les enfants et les adultes à éliminer le valproate, à cause de la clairance réduite (peut-être en raison de l’apparition tardive de la glucuronosyltransférase et d’autres systèmes enzymatiques participant à l’élimination du valproate) ainsi que de l’augmentation du volume de distribution (partiellement attribuable à la diminution de la liaison aux protéines plasmatiques). Par exemple, une étude montre que, chez les nouveau-nés de moins de 10 jours, la demi-vie est de 10 à 67 heures, comparativement à 7 à 13 heures chez les nourrissons de plus de 2 mois.
Pédiatrie
Les patients âgés de 3 mois à 10 ans ont une clairance de 50 % plus élevée que celle des adultes en fonction du poids (c.-à.-d. en mL/min/kg). Les valeurs des paramètres pharmacocinétiques des enfants de plus de 10 ans sont semblables à ceux des adultes.
Personnes âgées
Il a été montré que la capacité des personnes âgées (de 68 à 89 ans) à éliminer le valproate est plus faible que celle des jeunes adultes (de 22 à 26 ans). La clairance intrinsèque est réduite de 39 %, tandis que la fraction libre augmente de 44 % (voir POSOLOGIE ET ADMINISTRATION).
Sexe
Il n’y a aucune différence dans la clairance du valproate libre (en fonction de la surface corporelle) entre les hommes et les femmes (4,8 ± 0,17 et 4,7 ± 0,07 L/h par 1,73 m2, respectivement).
Race
Les effets de la race sur la cinétique du valproate n’ont pas été étudiés.
Insuffisance hépatique
Voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle pour des renseignements concernant l’hépatotoxicité grave ou mortelle.
Insuffisance rénale
Voir MISES EN GARDE ET PRÉCAUTIONS, Reins, Insuffisance rénale.
Polymorphisme génétique
On ne possède aucune donnée en matière de polymorphisme génétique.
ENTREPOSAGE ET STABILITÉ
Conserver les comprimés entérosolubles TEVA-DIVALPROEX (divalproex de sodium) entre 15 °C et 25 °C à l’abri de la lumière.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Les comprimés entérosolubles TEVA-DIVALPROEX, formulés en 3 teneurs pour l’administration orale, contiennent 125 mg, 250 mg ou 500 mg de divalproex de sodium.
TEVA-DIVALPROEX à 125 mg se présente sous forme de comprimés entérosolubles de couleur rose-saumon, de forme ovaloïde et enrobés d’une pellicule. Offert en flacons de 100 comprimés.
TEVA-DIVALPROEX à 250 mg se présente sous forme de comprimés entérosolubles de couleur pêche, de forme ovaloïde et enrobés d’une pellicule. Offert en flacons de 100 et 500 comprimés.
TEVA-DIVALPROEX à 500 mg se présente sous forme de comprimés entérosolubles de couleur rose, de forme ovaloïde et enrobés d’une pellicule. Offert en flacons de 100 et 500 comprimés.
Liste des ingrédients non médicinaux
Chaque comprimé entérosoluble TEVA-DIVALPROEX à 125 mg contient 125 mg de divalproex de sodium et les ingrédients non médicinaux suivants : AD&C rouge n° 40, amidon prégélifié (renfermant de l’amidon de maïs), dioxyde de silicium, dioxyde de titane, monoglycérides diacétylés, phtalate d’hydroxypropylméthylcellulose, povidone, talc et vanilline.
Chaque comprimé entérosoluble TEVA-DIVALPROEX à 250 mg contient 250 mg de divalproex de sodium et les ingrédients non médicinaux suivants : AD&C jaune n° 6, amidon prégélifié (renfermant de l’amidon de maïs), dioxyde de silicium, dioxyde de titane, monoglycérides diacétylés, phtalate d’hydroxypropylméthylcellulose, povidone, talc et vanilline.
Chaque comprimé entérosoluble TEVA-DIVALPROEX à 500 mg contient 500 mg de divalproex de sodium et les ingrédients non médicinaux suivants : AD&C bleu n° 2, amidon prégélifié (renfermant de l’amidon de maïs), D&C rouge n° 30, dioxyde de silicium, dioxyde de titane, monoglycérides diacétylés, phtalate d’hydroxypropylméthylcellulose, povidone, talc et vanilline.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Divalproex de sodium
Noms de l’USAN : INN : valproate semisodium
BAN : semisodium valproate
Dénomination chimique : Hydrogéno-bis(2-propylpentoate) sodique et hydrogéno-bis (2-propylvalérate) sodique
Formule moléculaire : C16H31NaO4
Masse moléculaire : 310,14
Formule développée :
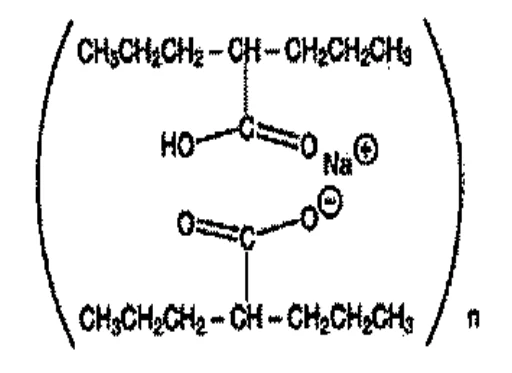
Propriétés
physicochimiques : Le divalproex de sodium est un complexe stable de coordination entre des quantités équimolaires (1:1) de valproate sodique et d’acide valproïque formé au cours de la neutralisation partielle de l’acide valproïque à l’aide d’un demi-équivalent d’hydroxyde de sodium. Il s’agit d’une poudre blanche d’odeur caractéristique, très soluble dans de nombreux solvants organiques et dans les solutions alcalines aqueuses.
ESSAIS CLINIQUES
Une étude croisée de 24 semaines visant à comparer l’innocuité et l’efficacité d’une préparation de comprimés à libération prolongée de divalproex de sodium administrée une fois par jour à des doses égales d’une préparation de comprimés entérosolubles de divalproex de sodium administrée deux ou trois fois par jour a été menée chez des adolescents et des adultes épileptiques souffrant de convulsions généralisées (n = 44). Le taux de maîtrise des convulsions obtenu n’était pas significativement différent entre les deux traitements. Quarante et un des 43 (95,3 %) patients traités par le divalproex sodique en comprimés à libération prolongée n’ont pas eu de crises convulsives comparativement à 40/43 (93,0 %) des patients traités par la formule entérosoluble. D’un point de vue clinique, il semble que ce taux n’est pas différent du taux de maîtrise des crises généralisées évalué au cours de l’année qui a précédé cette étude, 40 patients sur 44 (90,9 %) ayant rapporté qu’ils n’avaient pas eu de crises lorsque sous divalproex de sodium en comprimés.
PHARMACOLOGIE DÉTAILLÉE
Études chez l’animal
Des études ont montré que l’acide valproïque agit chez diverses espèces animales contre plusieurs variétés de convulsions déclenchées par des procédés chimiques ou électriques. Parmi ces procédés, on compte l’électrochoc maximal, l’électrochoc à basse fréquence, la privation de CO2 et l’administration de pentylènetétrazole, de cobalt, de bémégride, de bicuculline et de L-glutamate. L’acide valproïque maîtrise également de nombreuses formes de crises audiogènes et photogéniques.
Des études réalisées chez des animaux révèlent que l’acide valproïque à des doses de 175 mg/kg ou moins n’a aucun effet sur la locomotion ni sur la réponse conditionnée avec renforcement positif.
Les doses supérieures à 175 mg/kg inhibent le comportement spontané et conditionné chez la souris et le rat et perturbent la coordination des membres postérieurs chez le rat. Elles suppriment également l’activité cérébrale spontanée et évoquée.
À des doses de 175 mg/kg ou moins, l’acide valproïque n’a que peu ou pas d’effet sur le système nerveux autonome, l’appareil cardiovasculaire, la respiration, la température corporelle, les réactions inflammatoires, la contraction des muscles lisses et la fonction rénale. L’administration intraveineuse de 22, 43 et 86 mg/kg chez les animaux occasionne une baisse très passagère de la tension artérielle, suivie d’une hausse compensatrice.
Chez des rats et des souris, l’administration à court terme de valproate sodique injectable à des doses supérieures à 200 mg/kg a entraîné une baisse d’activité, l’ataxie, la dyspnée, la prostration et la mort.
Le divalproex de sodium et l’acide valproïque, administrés oralement et à doses équimolaires à des souris, à des rats et à un beagle, ont donné des concentrations plasmatiques comparables d’acide valproïque.
TOXICOLOGIE
Les premiers essais chez l’animal ont été réalisés avec le valproate de sodium, tandis que, pour la plupart des études récentes, on s’est servi de l’acide valproïque. La conversion s’effectue de la façon suivante : 100 mg du sel sodique équivalent à 87 mg de l’acide. Dans le présent texte, la posologie est exprimée en activité d’acide valproïque.
Toxicité aiguë
On a déterminé la toxicité aiguë du médicament chez plusieurs espèces animales après administration par les voies orale, intraveineuse, intrapéritonéale et sous-cutanée. La dose létale médiane orale chez le rat et le chien adultes est d’environ 1 à 2 g/kg. La toxicité, similaire pour les deux sexes, est cependant supérieure chez le rat à trois stades particuliers de la croissance : à la naissance, à 14 jours et au début de l’âge adulte. Elle se manifeste par la dépression du système nerveux central; les lésions organiques spécifiques se limitent à l’apparition de débris cellulaires dans le tissu réticulo-endothélial et à une légère dégénérescence graisseuse du foie.
Les doses orales élevées (plus de 500 mg/kg) produisent une irritation gastro-intestinale chez le rat.
Chez la souris adulte mâle, la dose létale médiane orale de divalproex de sodium est de 1,66 g/kg (ce qui correspond à environ 1,54 g/kg d’acide valproïque).
On a administré oralement, à des souris et à des rats des deux sexes (10/sexe/espèce/groupe), des comprimés entérosolubles de divalproex de sodium pulvérisés (équivalant à 250 mg d’acide valproïque) et mis en suspension dans de la méthylcellulose à 0,2 %, à des doses variant entre 1,74 et 4,07 g/kg. La dose létale médiane orale (DL50) se situait entre 2,06 et 2,71 g/kg. On n’a observé aucune différence liée au sexe ou à l’espèce.
On a noté des signes de dépression du système nerveux central tels que baisse d’activité, ataxie et sommeil. À l’autopsie, seulement 2 rats femelles ont montré une coloration anormale et/ou un épaississement de la muqueuse glandulaire; ces rates avaient reçu des doses de 2,71 g/kg et succombé à des troubles aigus.
Aucun effet toxicologique significatif n’a été signalé suivant l’administration de doses pouvant atteindre 240 mg/kg/jour et 120 mg/kg/jour à des rats et à des chiens adultes, respectivement pendant au moins 4 semaines consécutives. Toutefois, des réductions significatives du poids testiculaire et de la numération des globules blancs chez les rats ayant reçu 240 mg/kg/jour portent à croire que le valproate sodique injectable est cause d’une très faible toxicité. Ainsi, les doses de 90 mg/kg/jour chez le rat et de 120 mg/kg/jour chez le chien ont été retenues comme les doses non toxiques maximales.
La toxicité aiguë secondaire à l’administration intraveineuse de valproate sodique injectable renfermant l’équivalent de 100 mg d’acide valproïque/mL a été évaluée chez des souris et des rats des deux sexes. Des groupes de souris et de rats (5/sexe/espèce/groupe) ont reçu des doses de 0,5 à 9,0 mL/kg (50 à 900 mg de valproate/kg). Aucun signe apparent de toxicité n’a été observé chez les rats et les souris qui ont reçu la dose de 0,5 mL/kg (50 mg de valproate/kg). La DL50 de la solution épreuve administrée aux souris et aux rats (données des deux sexes combinées) étaient de 7,3 et de 7,0 mL/kg (730 et 700 mg de valproate/kg), respectivement.
Toxicité subaiguë et chronique
Des études de toxicité subaiguë et chronique d’une durée de 1, de 3, de 6 et de 18 mois chez le rat, et de 3, de 6 et de 12 mois chez le chien ont été menées. Les modifications pathologiques observées comprennent la suppression de la fonction hématopoïétique, la diminution du nombre de lymphocytes des tissus lymphoïdes et la perte de cellules épithéliales germinales des canalicules séminifères. La réduction de la spermatogenèse et l’atrophie testiculaire surviennent chez le chien à des doses supérieures à 90 mg/kg/jour et chez le rat à des doses supérieures à 350 mg/kg/jour. Chez le rat, la baisse de la consommation de nourriture et le ralentissement de la croissance constituent les premiers symptômes de toxicité à des doses de 350 mg/kg/jour.
Mutagénicité et carcinogénicité
Mutagénicité
Le test d’Ames, épreuve in vitro sur des bactéries, n’a révélé aucun effet mutagène du valproate. Le médicament n’a pas non plus provoqué d’effets mortels majeurs chez la souris, ni d’augmentation des troubles chromosomiques dans un essai cytogénétique in vivo chez le rat. On a signalé une augmentation de la fréquence de l’échange de chromatides sœurs dans une étude chez des enfants épileptiques prenant du valproate, mais cette association n’a pas été observée dans une autre étude réalisée chez des adultes. Il existe des preuves montrant qu’une augmentation de la fréquence de l’échange de chromatides sœurs peut être associée à l’épilepsie. On ne connaît pas la signification biologique de cette augmentation.
Carcinogénicité
Dans une expérience d’une durée de 107 semaines, on a ajouté de l’acide valproïque au régime de 200 rats. Les doses moyennes administrées étaient de 81 mg/kg/jour pour les mâles et de 85 mg/kg/jour pour les femelles du premier groupe (faibles doses), de 161 mg/kg/jour pour les mâles et de 172 mg/kg/jour pour les femelles du second groupe (doses élevées) (de 10 à 50 % environ de la dose quotidienne maximale chez l’humain exprimée en mg/m2). Quant aux animaux du groupe témoin, on a ajouté de l’huile de maïs à leur alimentation. On a observé comme principal résultat une augmentation de la fréquence des dermatofibrosarcomes chez les mâles recevant des doses élevées : deux de ces néoplasmes se sont formés dans le groupe recevant de faibles doses, cinq, dans le groupe recevant des doses élevées et aucun, dans le groupe témoin. Le fibrosarcome est relativement rare chez le rat, sa fréquence étant habituellement inférieure à 3 %.
On a aussi ajouté de l’acide valproïque au régime de souris femelles pour une durée approximative de 19 mois, à raison de 81 et de 163 mg/kg/jour, ainsi qu’au régime de souris mâles pendant près de 23 mois, à raison de 80 et de 159 mg/kg/jour. On a observé une élévation significative et liée à la dose de l’incidence des adénomes bronchoalvéolaires chez les souris mâles. Lorsque les données ont été ajustées en fonction du moment de la mort, l’incidence était significativement plus marquée dans le groupe ayant reçu les doses élevées.
Selon la méthode d’analyse statistique employée, la fréquence des carcinomes et/ou des adénomes hépatocellulaires a aussi augmenté à un degré significatif ou quasi significatif. Ces deux études montrent que l’acide valproïque a un faible effet carcinogène ou « activateur » chez le rat et la souris. La signification de ces résultats chez l’humain est inconnue pour le moment.
Reproduction et tératologie
Des études chez le rat montrent que le médicament traverse la barrière placentaire. Chez le rat, la souris et le lapin, des doses supérieures à 65 mg/kg/jour augmentent le taux des malformations squelettiques au niveau des côtes, des vertèbres et du palais.
Des doses supérieures à 150 mg/kg/jour administrées à des lapines gravides ont provoqué des résorptions fœtales et, chez la progéniture, des anomalies affectant principalement les tissus mous.
Chez le rat, on note un retard de la parturition lié à la dose. La croissance postnatale et la survie de la portée sont affectées surtout quand le médicament est administré durant toute la gestation et au début de la lactation. Des doses de 350 mg/kg/jour provoquent la létalité embryonnaire et de graves anomalies du développement chez le rat et le lapin.
La survie des petits nés de mères recevant des doses élevées du médicament est très faible, mais elle augmente si les petits sont allaités par les femelles du groupe témoin peu de temps après la naissance.
Fertilité
Des études sur la toxicité chronique, menées chez des rats et des chiens jeunes et adultes, montrent une réduction de la spermatogenèse et une atrophie testiculaire à des doses orales d’acide valproïque de 400 mg/kg/jour ou plus chez le rat (plus ou moins équivalentes ou supérieures à la dose quotidienne maximale chez l’humain exprimée en mg/m2) et de 150 mg/kg/jour ou plus chez le chien (environ 1,4 fois ou plus la dose quotidienne maximale chez l’humain exprimée en mg/m2). Le premier volet des études de fertilité chez le rat a révélé que l’administration de doses allant jusqu’à 350 mg/kg/jour (plus ou moins égale à la dose quotidienne maximale chez l’humain exprimée en mg/m2) pendant 60 jours n’avait aucun effet sur la fertilité.
On ignore l’effet du valproate sur le développement testiculaire, la production de sperme et la fertilité chez l’humain.
RÉFÉRENCES
- 1. Bartels H, Oldiss HD, Wallis S. Faecal Excretion of non-disintegrated retard-coated dragees of sodium valproate (ersenyl retard). Neuropediatrie 1979; 10:301-302.
- 2. Benoit JM, Besson JM, Bivot JB, Aleonard P. Effects of Na dipropylacetate (DPA) on dorsal root potentials induced by cortical seizures. J Pharmacol 1971; 2:23.
- 3. Binnie CD, van Emde Boas W, Kasteleijn-Nolste-Trenite DGA et al. Acute effects of lamotrigine (BW430C) in persons with epilepsy. Epilepsia 1986; 27(3):248-254.
- 4. Bowdle TA, Patel IH, Levy RH, Wilensky AJ. Valproic acid dosage and plasma protein binding and clearance. Clin Pharmacol Ther 1980; 28(4):486-492.
- 5. Brennan MJW, Sandyk R, Borsook D. Efficacy of valproate in manic-depressive psychosis: mechanism of action and implications for pathophysiology. Psychiatry: the state of the art 1985; 3:459-465.
- 6. Brodie MJ. Lamotrigine. Lancet 1992;339:1397-1400.
- 7. Bruni J, Wilder BJ, Perchalski RJ, Hammond EJ, Villarreal HJ. Valproic acid and plasma levels of phenobarbital. Neurology 1980; 30:94-97.
- 8.
Brusilow SW, Maestri NE, Urea Cycle Disorders: Diagnosis, Pathophysiology, and
Therapy: Advances in Pediatrics. 1996; 43: 127-170.
- 9.
Cohen AF, Land GS, Breimer DD et al. Lamotrigine, a new anticonvulsant:
Pharmacokinetics in normal humans. Clin Pharmacol Ther 1987: 42:535-541.
- 10. Cramer JA, Mattson RH. Valproic acid: In vitro plasma protein binding and interaction with phenytoin. Ther Drug Monit 1979; 1(1): 105-116.
- 11. Centers for Disease Control, valproate: a new cause of birth defects - report from Italy and follow-up from France. Morbidity and Mortality Weekly Report. 1983; 32(33):438-439.
- 12.
Dreifuss FE, Langer DH, Moline KA, Maxwell BA. Valproic acid hepatic fatalities. II.
US experience since 1984. Neurology 1989; 39:201-207.
- 13.
Eadie MJ. Plasma level monitoring of anticonvulsants. Clin Pharmacokinet 1976; 1:52-
66.
- 14. Freeman TW. A double-blind comparison of valproate and lithium in the treatment of acute mania. Am J Psychiatry 1992; 149:108-111.
- 15.
Frey HH, Loscher W. Di-n-propylacetic acid - Profile of anticonvulsant activity in Mice.
Arzneimittelforschung 1976; 26:299-301.
- 16.
Gidal B, et. al. Valproate-mediated disturbances of hemostatis. Neurology 1994;
44:1418-1422.
- 17. Godin Y, Heiner L, Mark J, Mandel P. Effects of di-n-propylacetate, an anticonvulsive compound, on GABA metabolism, J Neurochem 1969; 16:869-873.
- 18.
Gram L, Wulff K, Rasmussen KE, Flachs H, Wurtz-Jorgensen A, Sommerbeck KW,
Lohren V. Valproate sodium: A controlled clinical trial including monitoring of drug levels. Epilepsia 1977; 18:141-148.
- 19. Gram L, Flachs H, Wurtz-Jorgensen A, Parnas J, Andersen B. Sodium valproate, serum level and clinical effect in epilepsy: A controlled study. Epilepsia 1979; 20:303-311.
- 20.
Gugler R, Von Unruh GE. Clinical pharmacokinetics of valproic acid. Clin
Pharmacokinet 1980; 5:67-83.
- 21. Hurst DL. Expanded therapeutic range of valproate. Pediatr Neurol. 1987; 3:342-344.
- 22. Jaffe RL, Rives W, Dubin WR, Roemer RA, Siegal L. Problems in maintenance ECT in bipolar disorder: replacement of lithium and anticonvulsants. Convulsive therapy 1991; 7:288-294.
- 23. Jawad S, Yuen WC, Peck AW et al. Lamotrigine: single-dose pharmacokinetics and initial 1-week experience in refractory epilepsy. Epilepsy Res 1987; 1(3):194-201.
- 24. Johannessen SI, Henriksen O. Comparative steady state serum levels of valproic acid administered as two different formulations - Deprakine and Orfiril. Acta Neurol Scand 1979; 60:371-374.
- 25.
Jordan BJ, Orwin JM, Nichols JD, Henson R. The bioavailability of sodium valproate (2-
PP) from three epilim formulations. Pharm Weekly 1977; 112:347-349.
- 26.
Kastner T. Friedman DL. Verapamil and valproic acid treatment of prolonged mania. J
Am Acad Child Psychiatry 1992; 31:271-275.
- 27.
Kupferberg HJ, Lust WD, Penry JK. Anticonvulsant activity of dipropylacetic acid
(DPA) in relation to GABA and CGMP brain levels in mice. Fed Proc 1975; 34:283.
- 28. Kapetamovic IM, Kupferberg HJ. Inhibition of microsomal Phenobarbital metabolism by valproic acid. Biochem Pharmacol 1981; 30(11): 1361-1363.
- 29.
Levy RH, Cenraub B, Loiseau P, Akbaraly R, Brachet-Liermain A, Guyot M, Gomeni R,
Morselli PL. Meal-dependent absorption of enteric-coated sodium valproate. Epilepsia 1980; 21:273-280.
- 30. Lum M, Fontaine R, Elie R, Ontiveros A. Probable interaction of sodium divalproex with benzodiazepines. Prog Neuropsychopharmacol Biol Psychiatry 1991; 15:269-273.
- 31.
McFarland BH, Miller MR, Straumfjord AA. Valproate use in the older manic patient. J
Clin Psychiatry 1990; 51:479-481.
- 32.
Mattson RH, et al. Use of oral contraceptives by women with epilepsy. JAMA 1986;
256(2):238-240.
- 33. Millet Y, Sainty JM, Galland MC, Sidoine R, Jouglard J. Problèmes posés par l’association thérapeutique phénobarbital-dipropylacétate de sodium. A propos d’un cas. Eur J Toxicol Environ Hyg 1976; 9(6): 381-383.
- 34. Misslin R, Ropartz P, Mandel P. The effects of n-dipropylacetate on the acquisition of conditioned behaviour with negative reinforcement in mice. Psychopharmacologia 1975; 44:263-265.
- 35.
Nicolle LE. Urinary tract infections in long-term-care facilities. Infect Control Hosp
Epidemiol. 2001 Mar; 22(3):167-75.
- 36.
Patel IH, Levy RH, Cutler RE. Phenobarbital - valproic acid interaction. Clin Pharmacol
Ther 1980; 27(4):515-521.
- 37. Pinder PM, Brogden RN, Speight TM, Avery GS. Sodium valproate: A review of its pharmacological properties and therapeutic efficacy in epilepsy. Drugs 1977; 13:81-123.
- 38.
Pisani F, Primerano G, D’Agostino AA, et al. Valproic Acid-Amitriptyline Interaction in
Man. Therapeutic Drug Monitoring. 1986; 8(3): 382-3.
- 39. Pope HG Jr, McElroy SL, Keck PE, Hudson JI. Valproate in the treatment of acute mania: a placebo-controlled study. Arch Gen Psychiatry 1991;48:62-68.
- 40. Rai PV. Acute intoxication during a combined treatment of sodium valproate and phenobarbitone. (In) Meinardi H and Rowan AJ, editors. Advances in epileptology, Swets Zertlinger, Amsterdam, pp. 366-369, 1978.
- 41. Scheyer RD, Cramer JA, Totftness BR, Hochholzer JM, Mattson RH. In vivo determination of valproate binding constants during sole and multi-drug therapy. The Drug Monitor 1990; 12:117-123.
- 42. Shakir RA, Johnson RH, Lambie DG, Melville ID, Nanda RN. Comparison of sodium valproate and phenytoin as single drug treatment in epilepsy. Epilepsia 1981; 22:27-33.
- 43. Shakir RA, Nanda RN, Lambie DG, Johnson RH. Comparative trial of valproate sodium and clonazepam in chronic epilepsy. Arch Neurol 1979; 36:301-304.
- 44. Shearer DE, Fleming DE, Bigler ED, Wilson CE. Suppression of photically evoked after-discharge bursting following administration of anticonvulsants in waking rats. Pharmacol Biochm Behav 1974; 2:839-842.
- 45. Shuto K, Nishigaki T. The pharmacological studies on sodium dipropylacetate anticonvulsant activities and general pharmacological actions. Oyo Yakuri (Pharmacometrics) 1970; 4:937.
- 46. Simler S, Ciesielski L, Maitre M, Randrianarisoa, Mandel P. Effects of sodium n-dipropylacetate on audiogenic seizures and brain aminobutyric acid level. Biochem Pharmacol 1973; 22:1701-1708.
- 47. Simon D, Penry JK. Sodium di-n-propylacetate (DPA) in the treatment of epilepsy. A review, Epilepsia 1975; 16(4):549-573.
- 48.
Sovner R. A clinically significant interaction between carbamazepine and valproic acid. J
Clin Psychopharmacol 1988; 8:448-449.
- 49.
Tatro DS, Editor. Drug interaction facts. The Mediphor Editorial Group, Division of
Clinical Pharmacology, Stanford University School of Medicine. St. Louis, MO: Facts and Comparisons Division, J.B. Lippincott Co.; 1992.
- 50. Turnbull DM, Rawlins MD, Weightman D, Chadwick DW. A comparison of phenytoin and valproate in previously untreated adult epileptic patients. J Neurol Neurosurg Psychiatry 1982; 45:55-59.
- 51. Van de Mortel I. Étude pharmacokinétique du di-npropylacétate de sodium sous ses formes ordinaire et retard. Acta Neurol Belg 1979; 76:165-172.
- 52. Van Valkenburg C, Kluznik J, Merrill R, Erickson W. Therapeutic levels of valproate for psychosis. Psychopharmacol Bulletin 1990; 26:254-255.
- 53. Watanabe J. Plasma protein binding and interaction of valproic acid with acetazolamide and diazepam, both in vivo and in vitro studies. Hirosaki Igaku (Hirosaki Med J) 1985; 37:611-625. (English translation of a Japanese article)
- 54. Wilder BJ, Karas BJ, Hammond EJ, Perchalski RJ. Twice-daily dosing of valproate with divalproex. Clin Pharmacol Ther 1983; 34(4):501-504.
- 55. Wilder BJ, Karas BJ, Penry JK, Asconape J. Gastrointestinal tolerance of divalproex sodium. Neurology 1983; 33:808-811.
- 56.
Wong SL, Cavanaugh J, Shi H, et al. Effects of Divalproex Sodium on Amitriptyline and
Nortriptyline Pharmacokinetics. Clin Pharmacol Ther. July 1996; 60(1): 48-53.
- 57. Yuen AWC, Land G, Weatherley BC, Peck AW. Sodium valproate acutely inhibits lamotrigine metabolism. Br J Clin Pharmacol 1992; 33:511.
- 58.
Monographie de PrEPIVAL® (comprimés entérosolubles de divalproex de sodium). BGP
Pharma ULC Etobicoke (Ontario) Canada. Date de revision : 18 janvier 2017.