


Monographie de produit - Teva-Fluoxetine
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE
| 7 Mises en garde et précautions, Neurologie | 02/2024 |
| 7 Mises en garde et précautions, Santé reproductive : Effets potentiels chez les femmes et les hommes | 02/2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections sans objet au moment de l’autorisation du produit ne figurent pas aux présentes.
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE .............................. 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS ...................................................................................................................... 4
1.1 Enfants .............................................................................................................................. 4 1.2 Personnes âgées ............................................................................................................... 5 2 CONTRE-INDICATIONS ........................................................................................................ 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ................................. 6
4 POSOLOGIE ET ADMINISTRATION ....................................................................................... 6
4.1 Considérations posologiques ............................................................................................ 6 4.2 Dose recommandée et ajustement posologique ............................................................. 7 4.4 Administration .................................................................................................................. 9 4.5 Dose oubliée ..................................................................................................................... 9 5 SURDOSAGE ....................................................................................................................... 9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .............. 12
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................... 12
7.1 Cas particuliers ................................................................................................................ 23 7.1.1 Grossesse ..................................................................................................................... 23 7.1.2 Allaitement ................................................................................................................... 25 7.1.3 Enfants ......................................................................................................................... 25 7.1.4 Personnes âgées .......................................................................................................... 25 8 EFFETS INDÉSIRABLES ....................................................................................................... 26
8.1 Aperçu des effets indésirables ........................................................................................ 26 8.2 Effets indésirables observés au cours des essais cliniques ............................................. 27 8.2.1 Effets indésirables observés au cours des essais cliniques [enfants] .......................... 32 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................... 33 8.4 Résultats anormaux des épreuves de laboratoire .......................................................... 36 8.5 Effets indésirables signalés après la commercialisation du produit ............................... 36 9 INTERACTIONS MÉDICAMENTEUSES ................................................................................. 37
9.1 Interactions médicamenteuses qui ont des conséquences graves ................................... 37
9.2 Aperçu des interactions médicamenteuses.................................................................... 37
9.3 Interactions médicament-comportement ...................................................................... 38 9.4 Interactions médicament-médicament .......................................................................... 38 9.5 Interactions médicament-aliment .................................................................................. 43 9.6 Interactions médicament-herbe médicinale .................................................................. 43 9.7 Interactions médicament-épreuves de laboratoire ........................................................ 43 10 PHARMACOLOGIE CLINIQUE ........................................................................................... 43
10.1 Mode d’action ............................................................................................................... 43 10.2 Pharmacodynamie ........................................................................................................ 43 10.3 Pharmacocinétique ....................................................................................................... 44 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ............................................................... 46
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT .......................................................... 46
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES....................................................................... 47
13 RENSEIGNEMENTS PHARMACEUTIQUES .......................................................................... 47
14 ESSAIS CLINIQUES ........................................................................................................... 47
14.1 Essais cliniques, par indication ..................................................................................... 47 14.3 Études de biodisponibilité comparative ....................................................................... 48 15 MICROBIOLOGIE ............................................................................................................. 50
16 TOXICOLOGIE NON CLINIQUE .......................................................................................... 50
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS .............................. 56
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Teva-Fluoxetine (fluoxétine) est indiqué chez les adultes atteints des troubles suivants :
Dépression
Teva-Fluoxetine est indiqué pour le soulagement symptomatique du trouble dépressif majeur (TDM).
Boulimie nerveuse
Par comparaison avec l’administration d’un placebo, Teva-Fluoxetine, a-t-on montré, entraîne une réduction significative des épisodes de frénésie alimentaire et de purgation.
Trouble obsessionnel-compulsif (TOC)
Teva-Fluoxetine est indiqué dans le traitement symptomatique du trouble obsessionnel-compulsif (TOC).
Les obsessions et les compulsions ressenties doivent causer un bouleversement significatif, des pertes de temps ou perturber significativement les relations sociales ou le fonctionnement professionnel.
L’efficacité de la fluoxétine chez les patients hospitalisés n’a pas été étudiée suffisamment.
Utilisation prolongée de Teva-Fluoxetine : L’efficacité de la fluoxétine dans le traitement prolongé de la boulimie nerveuse (c.-à-d. pendant plus de 16 semaines) et dans celui du traitement du trouble obsessionnel-compulsif (pendant plus de 13 semaines) n’a pas été évaluée systématiquement dans les essais cliniques. Par conséquent, si le professionnel de la santé choisit d’utiliser Teva-Fluoxetine pendant une période prolongée pour traiter l’une de ces affections, il devra réévaluer périodiquement l’efficacité du médicament chez chaque patient.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée ; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction mentale et psychique, Association potentielle avec des changements comportementaux et émotionnels, y compris l’automutilation. Voir aussi 8.2.1. Effets indésirables observés au cours des essais cliniques [enfants]).
1.2 Personnes âgées
Personnes âgées (≥ 60 ans) : D’après les études et l’expérience cliniques, l’innocuité et l’efficacité de la fluoxétine pourraient être différentes chez les personnes âgées. Ce sujet fait l’objet d’une brève discussion dans les sections pertinentes (voir 4.2 Dose recommandée et ajustement posologique, Cas particuliers ; et 7.1.4. Personnes âgées).
2 CONTRE-INDICATIONS
- Hypersensibilité – Teva-Fluoxetine (fluoxétine) est contre -indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
Inhibiteurs de la monoamine-oxydase – Chez des patients recevant un inhibiteur du recaptage de la sérotonine (ISRS) en association avec un inhibiteur de la monoamine-oxydase (IMAO), des réactions graves, parfois fatales (comprenant l’hyperthermie, la rigidité, la myoclonie et une instabilité du système nerveux autonome pouvant être accompagnée de fluctuations rapides des signes vitaux et des modifications de l’état mental comprenant une agitation très intense menant au délire et au coma) ont été signalées. Ces réactions ont également été signalées chez des patients ayant abandonné depuis peu le traitement par un ISRS pour en commencer un autre par un IMAO. Dans certains cas, des signes évocateurs d’un syndrome malin des neuroleptiques ont été observés, par exemple le syndrome sérotoninergique. Teva-Fluoxetine ne doit pas être utilisé en association avec un IMAO (y compris le linézolide, un antibiotique, et le chlorure de méthylthionine [bleu de méthylène], un colorant thiazinique, des exemples moins connus d’IMAO), ni dans les 14 jours suivant l’arrêt d’un traitement par un IMAO.
Étant donné que la fluoxétine et son principal métabolite possèdent une très longue demi-vie d’élimination, il faut attendre au moins 5 semaines après l’arrêt du traitement par TEVA- FLUOXETINE avant d’amorcer un traitement par un IMAO. Quelques comptes rendus semblent indiquer que l’administration de dantrolène par voie intraveineuse ou de cyproheptadine par voie orale peut être utile chez les patients qui éprouvent de telles réactions (voir la section 9.4 Interactions médicament-médicament, Inhibiteurs de la monoamine-oxydase).
Thioridazine – La thioridazine ne doit être administrée ni en concomitance avec
Teva-Fluoxetine, ni moins de 5 semaines après l’interruption d’un traitement par Teva-Fluoxetine. Par ailleurs, Teva-Fluoxetine ne doit pas être administré moins de 2 semaines après l’interruption d’un traitement par la thioridazine.
L’administration de thioridazine en monothérapie entraîne une prolongation de l’intervalle QTc associée à de graves arythmies ventriculaires de type torsades de pointes et à une mort subite. Cet effet semble dépendre de la dose.
Une étude in vivo laisse entendre que les médicaments qui inhibent l’isoenzyme P4502D6, comme certains ISRS, notamment la paroxétine, la fluoxétine et la fluvoxamine, entraînent une élévation des concentrations plasmatiques de thioridazine. Par conséquent, la fluoxétine ne doit pas être utilisée en association avec la thioridazine (voir 9.4 Interactions médicament-médicament, Thioridazine).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
L’utilisation d’antidépresseurs augmente le risque d’automutilation, de préjudice à autrui et de pensées et comportements suicidaires. Surveiller de près les signes d’aggravation de l’état clinique ainsi que l’apparition d’agitation et/ou de pensées et comportements suicidaires chez tout patient recevant des antidépresseurs (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction mentale et psychique, Association potentielle avec des changements comportementaux et émotionnels, y compris l’automutilation).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Généralités
Durant le traitement d’entretien, on doit administrer la plus faible dose faisant preuve d’efficacité.
Substitution d’un antidépresseur tricyclique (ATC) à la fluoxétine
Il peut être nécessaire de réduire les doses d’antidépresseurs tricycliques (ATC) et de surveiller temporairement les concentrations plasmatiques de ces agents lorsque le patient reçoit Teva-Fluoxetine en concomitance ou qu’on a récemment mis fin à son traitement (voir la section 9.4 Interactions médicament-médicament, Antidépresseurs tricycliques).
Substitution d’un IMAO à la fluoxétine, ou vice versa
Au moins 14 jours doivent s’être écoulés entre l’arrêt d’un traitement par IMAO et le début du traitement par Teva-Fluoxetine. De plus, avant de commencer à administrer un IMAO, il faut attendre au moins 5 semaines après l’interruption du traitement par Teva-Fluoxetine (voir 2 CONTRE-INDICATIONS).
Interruption du traitement
Après l’arrêt du traitement, le principe actif demeure dans l’organisme pendant plusieurs semaines encore, ce dont on doit se souvenir lorsqu’on commence ou qu’on interrompt le traitement. Il faut en tenir compte lors de l’instauration ou de l’arrêt de ce traitement. La diminution graduelle de la dose n’est pas nécessaire dans la plupart des cas.
Bien que la fluoxétine possède une longue demi-vie, des symptômes de sevrage ont été associés à l’interruption du traitement au cours des essais cliniques ainsi que chez des patients ayant reçu le médicament après sa commercialisation. L’apparition de ces symptômes ou de tout autre symptôme doit donc être surveillée lorsqu’on interrompt le traitement par Teva-Fluoxetine, quelle que soit l’indication pour laquelle il a été prescrit. La fluoxétine n’a toutefois été que rarement associée à de tels symptômes. La diminution graduelle des concentrations plasmatiques de fluoxétine et de norfluoxétine qui se produit après l’arrêt du traitement fait qu’il n’est pas nécessaire dans la plupart des cas de réduire progressivement la dose avant d’arrêter le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8.1 Aperçu des effets indésirables).
4.2 Dose recommandée et ajustement posologique
Dépression
Posologie initiale chez l’adulte : La posologie initiale habituelle est de 20 mg une fois par jour, le matin. Avant d’envisager une augmentation progressive de la dose en cas d’absence d’amélioration clinique prévue, on doit procéder à une période d’essai de plusieurs semaines. La dose quotidienne ne doit pas dépasser 60 mg.
Traitement à long terme : Une étude contrôlée par placebo a montré que l’effet antidépresseur de la fluoxétine s’est maintenu jusqu’à 38 semaines durant après un traitement de 12 semaines administré dans le cadre d’une étude ouverte de 50 semaines en tout. L’utilité du médicament doit être réévaluée périodiquement chez tout patient qui reçoit de la fluoxétine pendant une période prolongée (voir la section 14.1 Essais cliniques, par indication).
Boulimie nerveuse
Posologie chez l’adulte : La dose recommandée est de 60 mg par jour, mais certaines études ont montré que des doses plus faibles peuvent également être efficaces. On doit mesurer les taux d’électrolytes avant d’instaurer le traitement.
Trouble obsessionnel-compulsif
La dose recommandée pour le traitement du TOC est de 20 à 60 mg/jour.
Ajustement posologique
Étant donné qu’il peut s’écouler jusqu’à quatre ou cinq semaines avant que les concentrations plasmatiques de fluoxétine n’atteignent l’état d’équilibre, on doit attendre suffisamment de temps avant d’augmenter, graduellement, la posologie. L’administration de doses élevées est généralement associée à une augmentation de la fréquence des effets indésirables.
Cas particuliers
Toute indication :
Utilisation durant la grossesse : Les résultats de plusieurs études épidémiologiques portant sur l’issue de la grossesse en cas d’exposition de la mère à des antidépresseurs au début de la grossesse sont contradictoires, mais certaines données indiquent que l’utilisation de la fluoxétine pourrait être associée à une légère augmentation du risque de malformations cardiaques (p. ex. malformations septales et ventriculaires). Le mécanisme de cet effet est inconnu. L’utilisation de Teva-Fluoxetine pendant la grossesse ne doit être envisagée que si les bienfaits possibles l’emportent sur les risques pour le fœtus, et ce, en tenant compte des risques associés à une dépression non traitée.
Selon des rapports de pharmacovigilance, certains nouveau-nés ayant été exposés à la fluoxétine, à d’autres ISRS (inhibiteurs sélectifs du recaptage de la sérotonine) ou à des antidépresseurs de nouvelle génération vers la fin du troisième trimestre ont dû être hospitalisés pendant une période prolongée, être alimentés par sonde et enfin recevoir un soutien respiratoire, cela en raison de complications (voir 7.1.1 Grossesse, Complications suivant une exposition aux ISRS vers la fin du troisième trimestre). Le professionnel de la santé qui administre Teva-Fluoxetine à une femme enceinte durant le troisième trimestre doit prendre soigneusement en considération les risques et les avantages du traitement, et devrait en outre songer à réduire graduellement la posologie pendant cette période.
- Personnes âgées (≥ 60 ans) : Seule la dose de 20 mg/jour a été évaluée chez les personnes âgées souffrant de dépression. Une posologie réduite ou des prises moins fréquentes peuvent être efficaces et doivent être envisagées en cas de maladie concomitante ou de prise de plusieurs médicaments.
- Enfants (< 18 ans) : L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction mentale et psychique, Association potentielle avec des changements comportementaux et émotionnels, y compris l’automutilation).
- Patients atteints d’insuffisance rénale ou hépatique ou patients affaiblis : On doit administrer des doses plus faibles ou moins fréquentes chez les patients atteints d’insuffisance rénale ou hépatique, ainsi que chez ceux qui prennent plusieurs médicaments.
4.4 Administration
Teva-Fluoxetine peut se prendre avec ou sans aliments. Les capsules doivent être avalées entières, sans les ouvrir, ni les mâcher.
4.5 Dose oubliée
Si le patient oublie de prendre une dose à l’heure prévue, il faut l’aviser de la prendre dès qu’il s’aperçoit de l’oubli. La dose suivante doit être prise à l’heure prévue.
5 SURDOSAGE
Signes et symptômes
Les cas de surdosage où seule la fluoxétine est en cause sont généralement bénins, mais des décès ont déjà été signalés. Les symptômes du surdosage comprennent les nausées, les vomissements, les convulsions, le dysfonctionnement cardiovasculaire, qui peut aller de l’arythmie asymptomatique (y compris un rythme nodal et des arythmies ventriculaires) ou de modifications à l’ECG révélant une prolongation de l’intervalle QTc à l’arrêt cardiaque (y compris de très rares cas de torsades de pointes), le dysfonctionnement pulmonaire ainsi que des signes de perturbation du SNC allant de l’excitation au coma (voir 5 SURDOSAGE, Expérience acquise chez l’être humain et Expérience provenant des études menées chez les animaux).
Traitement du surdosage
Il n’existe pas d’antidote spécifique de la fluoxétine.
Le traitement comprend donc les mesures générales utilisées dans la prise en charge du surdosage de tout antidépresseur en général.
Dégager les voies respiratoires en et maintenir la perméabilité tout en assurant une oxygénation et une ventilation adéquates.
Outre l’administration d’un traitement de soutien symptomatique général, on recommande également de surveiller la fonction cardiaque et les signes vitaux, et de procéder à une électrocardiographie.
On recommande de ne pas provoquer le vomissement.
Le lavage gastrique avec un tube oro-gastrique de gros calibre et la protection, au besoin, des voies respiratoires sont une mesure qui peut être indiquée si elle peut être appliquée peu après l’ingestion ou si la victime est symptomatique.
L’administration de charbon activé doit être envisagée dans le traitement du surdosage.
Étant donné que la fluoxétine possède un volume de distribution élevé, la diurèse forcée, la dialyse, l’hémoperfusion et l’exsanguino-transfusion ont peu de chances d’être utiles dans le traitement du surdosage.
Une mise en garde particulière s’impose dans le cas des patients sous fluoxétine ou qui l’ont été récemment et qui pourraient ingérer une quantité excessive d’antidépresseurs tricycliques. En pareil cas, l’accumulation de l’antidépresseur tricyclique comme tel et de son métabolite actif pourrait augmenter le risque de séquelles cliniques importantes et commander une surveillance médicale étroite plus longue.
Si elles ne se résolvent pas spontanément, les convulsions induites par la fluoxétine peuvent parfois répondre au diazépam (voir la monographie du diazépam).
Lorsqu’il prend en charge un cas de surdosage, le professionnel de la santé devrait envisager de communiquer avec un centre antipoison pour connaître les mesures précises à prendre, et considérer la possibilité que le patient ait ingéré plusieurs médicaments différents.
Expérience acquise chez l’être humain
On estime à plus de 38 millions le nombre de patients dans le monde qui ont reçu du chlorhydrate de fluoxétine (env. 1999). Sur les 1578 cas de surdosage de fluoxétine seule ou en association avec d’autres médicaments signalés dans cette population, 195 se sont soldés par un décès.
Sur les 633 cas de surdosage de chlorhydrate de fluoxétine seul chez des patients adultes, 34 se sont soldés par le décès, 378 se sont rétablis complètement et 15 sont restés avec des séquelles comprenant les manifestations ou problèmes suivants : troubles de l’accommodation, démarche anormale, confusion, hyporéactivité, nervosité, dysfonctionnement pulmonaire, vertige, tremblements, hypertension, impuissance, dyskinésie et hypomanie. On ignore quelle a été l’issue dans les 206 cas restants. Les signes et symptômes les plus fréquemment associés au surdosage non mortel de fluoxétine sont les convulsions, la somnolence, les nausées, la tachycardie et les vomissements. La plus grande quantité connue de chlorhydrate de fluoxétine à avoir été ingérée sans autre médicament par un patient adulte qui s’en est remis est de huit grammes. Cependant, une ingestion d’à peine 520 mg a été associée au décès d’un patient, sans toutefois qu’un lien de cause à effet ait été établi avec la fluoxétine, qu’il avait prise seule.
Chez les patients de 3 mois à 17 ans, 156 cas de surdosage de fluoxétine seule ou en association avec d’autres médicaments ont été répertoriés. Six enfants sont décédés, 127 se sont entièrement rétablis et un dernier a contracté une insuffisance rénale. On ignore ce qui est advenu chez les 22 patients restants. L’un des six enfants décédés était un garçon de 9 ans qui avait des antécédents de TOC, de syndrome de la Tourette, de trouble déficitaire de l’attention et de syndrome d’alcoolisme fœtal. Ce garçon avait reçu 100 mg de fluoxétine par jour pendant 6 mois, en sus de clonidine, de méthylphénidate et de prométhazine. Les six cas de surdosage fatal chez des enfants étaient compliqués du fait d’un suicide par ingestion de plusieurs médicaments ou par une autre méthode. La plus forte dose ingérée par un enfant s’élevait à 3 grammes et n’a pas eu de conséquences mortelles.
Les autres effets indésirables importants signalés par suite d’un surdosage de fluoxétine seule ou en association avec d’autres médicaments comprennent le coma, le délire, des anomalies de l’ÉCG (p. ex. prolongation de l’intervalle QT et tachycardie ventriculaire, torsades de pointes), l’hypotension, la manie, des manifestations évoquant le syndrome malin des neuroleptiques, l’hyperthermie, la stupeur et la syncope.
Expérience provenant des études menées chez les animaux
Les études menées chez les animaux ne fournissent pas d’informations précises ni nécessairement fiables pour le traitement du surdosage chez l’être humain.
Par contre, elles peuvent donner une bonne idée des stratégies de traitement possibles.
Chez le rat et la souris, la dose létale médiane orale a été estimée à 452 et 248 mg/kg respectivement. Des doses aiguës par voie orale ont entraîné une hyperirritabilité et des convulsions chez plusieurs espèces animales.
Sur les six chiens à qui l’on a administré des doses expressément excessives de fluoxétine par voie orale, cinq ont eu des crises de grand mal. Les crises ont immédiatement pris fin dès l’administration d’une dose vétérinaire standard de diazépam sous forme de bolus intraveineux. Dans cette étude de courte durée, la plus faible concentration plasmatique observée lors d’une crise n’équivalait qu’à deux fois la concentration plasmatique maximale observée chez l’être humain après administration chronique d’une dose de 80 mg/jour.
Dans une étude séparée au cours de laquelle des chiens ont reçu des doses uniques élevées, aucune prolongation de l’intervalle QT, de l’espace PR ou du complexe QRS n’a été observée, mais de la tachycardie et une augmentation de la pression sanguine ont été notées. Par conséquent, on ne peut se prononcer sur l’utilité de l’ÉCG pour prédire le risque de toxicité cardiaque. Néanmoins, on devrait quand même surveiller les paramètres électrocardiographiques dans les cas de surdosage chez l'humain.
Pour connaître les mesures à prendre en cas d’un surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / Teneur / Composition | Ingrédients non médicinaux |
| Orale | Capsules / 10 mg et 20 mg | Les capsules Teva-Fluoxetine de 10 mg contiennent : amidon prégélifié, glycolate d’amidon sodique, silice colloïdale et stéarate de magnésium. L’enveloppe de la capsule contient : AD&C bleu no 1, AD&C jaune no 6, D&C jaune no 10, dioxyde de titane, gélatine et oxyde de fer noir. Les capsules Teva-Fluoxetine de 20 mg contiennent : amidon prégélifié, glycolate d’amidon sodique, silice colloïdale et stéarate de magnésium. L’enveloppe de la capsule contient : AD&C bleu no 1, AD&C jaune no 6, D&C jaune no 10, dioxyde de titane et gélatine. Teva-Fluoxetine est exempt de gluten, de lactose, de sulfites et de tartrazine. |
Présentation des formes pharmaceutiques
10 mg : Capsules de gélatine dure opaques à coiffe verte et corps gris portant les inscriptions novo sur la coiffe et 10 sur le corps, imprimées à l’encre noire. Chaque capsule contient du chlorhydrate de fluoxétine équivalant à 10 mg de fluoxétine. Flacons de 100 capsules.
20 mg : Capsules de gélatine dure opaques à coiffe vert pâle et corps ivoire portant les inscriptions novo sur la coiffe et 20 sur le corps, imprimées à l’encre noire. Chaque capsule contient du chlorhydrate de fluoxétine équivalant à 20 mg de fluoxétine. Flacons de 100 et de 500 capsules.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Symptômes liés à l’arrêt du traitement
Les patients sous ISRS ou qui prennent un antidépresseur plus récent ne doivent pas interrompre le traitement brusquement, sans quoi des symptômes de sevrage pourraient survenir. La fluoxétine n’a toutefois été que rarement associée à de tels symptômes. Exception faite de la fluoxétine, si le médecin juge que le moment est venu d’interrompre le traitement, il doit diminuer la dose de l’ISRS ou de tout autre antidépresseur plus récent de manière graduelle, et non d’un seul coup. Étant donné que les concentrations plasmatiques de fluoxétine et de norfluoxétine diminuent progressivement après l’arrêt du traitement, il n’est généralement pas nécessaire de réduire la posologie graduellement pour mettre fin au traitement (voir les sections 4.1 Considérations posologiques, Interruption du traitement ; 7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance/tolérance ; et 8.1 Aperçu des effets indésirables, Manifestations indésirables observées après l’interruption du traitement).
Conséquences de la longue demi-vie d’élimination de la fluoxétine
Étant donné que la fluoxétine et son principal métabolite, la norfluoxétine, possèdent une longue demi-vie d’élimination, plusieurs semaines devront s’écouler avant que l’effet d’une modification de la posologie sur les concentrations plasmatiques se fasse pleinement sentir, ce qui a des conséquences et sur la posologie finale, et sur l’interruption éventuelle du traitement (voir les sections 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE). En effet, même lorsque l’on cesse d’administrer le médicament, le principe actif demeure dans l’organisme pendant plusieurs semaines, conséquence de la longue demi-vie d’élimination de la fluoxétine et de la norfluoxétine, et qui peut avoir des répercussions si une circonstance commande l’arrêt du traitement ou qu’après pareille interruption, un patient reçoit des médicaments qui peuvent interagir avec la fluoxétine ou la norfluoxétine.
Utilisation de la fluoxétine durant la grossesse et effets sur le nouveau-né
Les résultats de plusieurs études épidémiologiques portant sur l’issue de la grossesse en cas d’exposition de la mère à des antidépresseurs au début de la grossesse sont contradictoires, mais certaines données indiquent que l’utilisation de la fluoxétine pourrait être associée à une légère augmentation du risque de malformations cardiaques (p. ex. malformations septales et ventriculaires). Le mécanisme de cet effet est inconnu. L’utilisation de Teva-Fluoxetine pendant la grossesse ne doit être envisagée que si les bienfaits éventuels du traitement l’emportent sur les risques auxquels le fœtus pourrait être exposé, et ce, en tenant compte des risques associés à une dépression non traitée.
Des comptes rendus publiés après la commercialisation du produit indiquent que certains nouveau-nés ayant été exposés à la fluoxétine, à d’autres ISRS (inhibiteurs sélectifs du recaptage de la sérotonine) ou à des antidépresseurs de nouvelle génération vers la fin du troisième trimestre ont dû être hospitalisés pendant une période prolongée, être alimentés par sonde et enfin recevoir un soutien respiratoire, cela en raison de complications pouvant survenir dès l’accouchement. Le médecin qui administre Teva-Fluoxetine à une femme enceinte durant le troisième trimestre doit prendre soigneusement en considération les risques et les avantages du traitement (voir les sections 4.2 Dose recommandée et ajustement posologique, Cas particuliers ; et 7.1.1 Grossesse, Complications suivant une exposition aux ISRS vers la fin du troisième trimestre).
Variation du poids
Une importante perte de poids peut survenir pendant le traitement par Teva-Fluoxetine, constituant un effet indésirable surtout chez les personnes maigres et les patients âgés. Teva-Fluoxetine doit être administrée avec prudence chez les patients souffrant d’anorexie mentale, et uniquement si les avantages prévus (p. ex. traitement de la dépression comorbide) surpassent largement le risque de perte de poids.
Diminution potentielle de l’efficacité du tamoxifène administré en concomitance avec un ISRS comme la fluoxétine
Le tamoxifène, un agent antitumoral, est un promédicament nécessitant une activation métabolique par l’izoenzyme CYP2D6. L’inhibition du CYP2D6 peut entraîner une diminution des concentrations plasmatiques d’endoxifène, le principal métabolite actif du tamoxifène. L’emploi prolongé d’inhibiteurs du CYP2D6, y compris de certains ISRS, en concomitance avec le tamoxifène peut donner lieu à une diminution persistante des concentrations d’endoxifène (voir aussi 9.4 Interactions médicament-médicament). Dans certaines études, une réduction de l’efficacité du tamoxifène a été signalée lors de l’emploi concomitant de certains antidépresseurs de la classe des ISRS. Lorsque le tamoxifène est utilisé dans le traitement du cancer du sein, le médecin doit envisager de prescrire à la patiente un autre antidépresseur ayant un effet inhibiteur faible ou nul sur l’isoenzyme CYP2D6.
Cancérogenèse et mutagenèse
Se reporter à la section 16 TOXICOLOGIE NON CLINIQUE, pour connaître les données obtenues chez l’animal.
Système cardiovasculaire
La fluoxétine est associée à un risque de prolongation de l’intervalle QTc (voir 8.4 Résultats anormaux des épreuves de laboratoire ; 9.4 Interactions médicament-médicament, Médicaments prolongeant l’intervalle QT ; et 10.2 Pharmacodynamie, Électrocardiographie). Depuis la commercialisation de la fluoxétine, de rares cas de torsades de pointes, de fibrillation ventriculaire, d’arrêt cardiaque et de mort subite ont été signalés (voir 8.5 Effets indésirables signalés après la commercialisation du produit). Si elles sont soutenues, les torsades de pointes peuvent mener à la fibrillation ventriculaire et à la mort subite d’origine cardiaque.
Il faut utiliser Teva-Fluoxetine avec prudence chez les patients présentant une affection telle qu’un syndrome du QT long congénital ou acquis (en raison de la prise concomitante d’un médicament qui prolonge l’intervalle QT) ; des antécédents familiaux de prolongation de l’intervalle QT ; ou d’autres affections cliniques prédisposant aux arythmies (p. ex. hypokaliémie, hypomagnésémie ou hypocalcémie) ou augmentant l’exposition à la fluoxétine (p. ex. en cas d’insuffisance hépatique). Une surveillance électrocardiographique pourrait être de mise chez les patients exposés à un risque accru de torsades de pointes en raison, notamment, d’une maladie cardiaque (p. ex. cardiopathie ischémique, insuffisance cardiaque congestive, antécédents d’arythmies), d’antécédents familiaux de prolongation de l’intervalle QT, d’un infarctus du myocarde récent, de bradyarythmies ou de toute autre affection prédisposant aux arythmies (p. ex. incidents neurologiques aigus, diabète sucré, neuropathie autonome), ainsi que chez les patients qui prennent en concomitance des médicaments qui prolongent l’intervalle QTc. Les femmes et les personnes âgées de 65 ans et plus présentent un risque accru de torsades de pointes.
Quand un professionnel de la santé prescrit un médicament qui prolonge l’intervalle QTc, il doit informer ses patients de la nature des variations électrocardiographiques que ce médicament peut causer et de leurs conséquences, des maladies et des troubles sous-jacents qui sont considérés comme des facteurs de risque, des interactions médicament-médicament établies ou prévisibles, des symptômes évocateurs d’une arythmie, des mesures de prise en charge du risque et de toute autre considération pertinente concernant l’utilisation du médicament.
La fluoxétine n’a été ni utilisée, ni évaluée chez de nombreux patients ayant des antécédents récents d’infarctus du myocarde ou de cardiopathie instable. En effet, les patients présentant de tels diagnostics ont été systématiquement exclus des études cliniques menées avant la commercialisation du produit. La fréquence cardiaque moyenne a subi un ralentissement d’environ trois battements par minute.
Hypokaliémie
La purgation volontaire entraîne souvent une hypokaliémie, ce qui peut abaisser le seuil de convulsion et/ou entraîner des anomalies de la conduction cardiaque. On veillera donc, chez les boulimiques, à mesurer les taux d’électrolytes sériques avant de commencer le traitement et à intervalles réguliers par la suite.
Maladies concomitantes
On possède peu de données cliniques sur l’emploi de la fluoxétine chez des patients souffrant de maladies concomitantes générales. Aussi faut-il se montrer prudent lorsqu’on l’utilise chez de tels patients, en particulier en présence d’une affection ou d’un état susceptible de modifier le métabolisme ou les réponses hémodynamiques.
Dépendance/tolérance
Interruption du traitement par la fluoxétine (essais cliniques et essais après la commercialisation)
Tout symptôme susceptible de survenir à l’arrêt du traitement (p. ex., céphalées, insomnie, paresthésie, nervosité, anxiété, nausées, sudation, engourdissement, étourdissements, énervement, asthénie ou autres manifestations d’importance clinique) doit être surveillé lorsque l’on interrompt le traitement.
Ces symptômes n’ont été que rarement associés à la fluoxétine. Étant donné que les concentrations plasmatiques de fluoxétine et de norfluoxétine diminuent progressivement après l’arrêt du traitement, il n’est généralement pas nécessaire de réduire la posologie graduellement pour mettre fin au traitement (voir 4 POSOLOGIE ET ADMINISTRATION ; 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités ; et 8.1 Aperçu des effets indésirables).
Risque de pharmacodépendance
Le risque d’abus, de tolérance ou de dépendance physique associé à la fluoxétine n’a pas fait l’objet d’évaluations systématiques chez l’homme ou l’animal. Les professionnels de la santé doivent donc soigneusement évaluer les antécédents de leurs patients en matière de pharmacodépendance et suivre ces derniers de près, afin de déceler tout signe d’utilisation inappropriée ou abusive de Teva-Fluoxetine.
Conduite de véhicules et utilisation de machines
Altération psychomotrice : On doit aviser les patients de ne pas conduire de véhicule ni d’entreprendre des tâches dangereuses tant qu’ils n’ont pas établi avec certitude que le traitement par Teva-Fluoxetine n’altère pas leurs facultés.
Système endocrinien/métabolisme
Diabète
La fluoxétine peut perturber la maîtrise de la glycémie chez les diabétiques. Des cas d’hypoglycémie ont été observés pendant la prise de fluoxétine, suivis d’une hyperglycémie après l’interruption du traitement. Comme dans le cas de nombreux autres médicaments pris en concomitance par les diabétiques, il peut être nécessaire d’ajuster la posologie de l’insuline ou des hypoglycémiants oraux quand un traitement par la fluoxétine est instauré ou interrompu.
Système hématologique
Saignement anormal
La prise d’un ISRS ou d’un IRSN, y compris la fluoxétine, peut nuire à l’agrégation plaquettaire et ainsi augmenter le risque d’hémorragie. La prise concomitante d’acide acétylsalicylique (AAS), d’anti-inflammatoires non stéroïdiens (AINS), de warfarine et d’autres anticoagulants peut accroître ce risque encore davantage. Des comptes rendus de cas et des résultats d’études épidémiologiques (de cohortes ou cas-témoins) ont mis en évidence une corrélation entre la prise de médicaments qui interfèrent avec le recaptage de la sérotonine et la survenue d’hémorragies digestives. Les réactions hémorragiques associées à l’emploi d’un ISRS ou d’un IRSN allaient des ecchymoses, hématomes, épistaxis et pétéchies aux hémorragies mettant la vie du patient en danger.
Les ISRS et les ISRN, dont la fluoxétine, peuvent entraîner un risque accru d’hémorragie postpartum (voir 7.1 Cas particuliers 7.1.1 Grossesse, Complications suivant une exposition aux ISRS vers la fin du troisième trimestre).
Il faut mettre les patients en garde contre le risque d’hémorragie lié à la prise concomitante de fluoxétine et d’AINS, d’AAS ou d’autres médicaments ayant un effet sur la coagulation (voir 9.4 Interactions médicament-médicament, Médicaments ayant un effet sur la fonction plaquettaire). La prudence s’impose aussi chez les patients ayant des antécédents de trouble hémorragique ou une affection les prédisposant aux hémorragies (p. ex. thrombopénie).
Fonctions hépatique/biliaire/pancréatique
Insuffisance hépatique
Étant donné que la clairance de la fluoxétine et de la norfluoxétine peut être plus faible en présence d’insuffisance hépatique, notamment en cas de cirrhose, on doit administrer des doses plus faibles ou plus espacées chez les patients qui en sont atteints (voir la section 10.3 Pharmacocinétique, Populations et cas particuliers).
Système immunitaire
Réactions allergiques (éruptions cutanées et phénomènes associés) : Au cours des essais menés auprès de 10 782 patients avant la commercialisation du produit, 7 % d’entre eux ont eu divers types d’éruptions cutanées et/ou d’urticaire. Parmi ceux-ci, presque un tiers ont abandonné le traitement à cause de ces éruptions ou des signes ou symptômes généraux associés aux éruptions cutanées. Les manifestations cliniques signalées en association avec ces réactions allergiques comprennent notamment les éruptions cutanées, la fièvre, la leucocytose, l’arthralgie, l’œdème, le syndrome du canal carpien, la détresse respiratoire, la lymphadénopathie, la protéinurie et une légère hausse des transaminases. Dans la plupart des cas, la situation s’est améliorée rapidement après l’interruption du traitement et/ou l’administration d’antihistaminiques ou de stéroïdes comme traitement d’appoint, et tous les patients se sont rétablis complètement.
Pendant les essais cliniques menés avant la commercialisation, deux patients ont présenté une affection cutanée généralisée grave. Tous deux ont reçu un diagnostic équivoque, mais on pense que dans le premier cas, il s’agissait d’une angéite leucocytoclasique, et dans le second, d’une desquamation grave attribuable à une angéite ou à un érythème polymorphe. D’autres patients ont quant à eux présenté des manifestations générales évocatrices de la maladie du sérum.
Depuis la commercialisation de la fluoxétine, diverses réactions généralisées possiblement reliées à l’angéite, dont le syndrome lupique, sont survenues chez des patients ayant eu des éruptions cutanées. Bien que ces réactions soient rares, elles peuvent être graves et s’étendre aux poumons, aux reins ou au foie. Des cas de décès associés à ce type de réactions générales ont été signalés.
Ont également été signalées des réactions anaphylactoïdes, dont le bronchospasme, l’œdème de Quincke, le laryngospasme et l’urticaire, seuls ou accompagnés d’autres réactions.
Quelques rares cas de troubles pulmonaires ont été signalés, y compris des processus inflammatoires d’histopathologie diverses et/ou des cas de fibrose. Le seul symptôme précurseur était la dyspnée.
On ignore si ces manifestations générales et les éruptions cutanées ont une cause sous-jacente commune ou si elles relèvent d’étiologies ou de processus pathogènes différents. De plus, aucune cause immunologique sous-jacente spécifique de ces réactions n’a été identifiée. On doit donc interrompre l’administration de Teva-Fluoxetine dès les premiers signes d’éruptions ou d’autre phénomène possiblement allergique auxquels aucune autre cause ne peut être attribuée. On doit aussi se montrer particulièrement prudent chez les patients qui ont des antécédents de réactions allergiques.
Appareil locomoteur
Risque de fractures osseuses
Le risque de fracture augmenterait après l’administration de certains antidépresseurs, y compris les ISRS et les IRSN, selon des études épidémiologiques. Ce risque serait plus élevé au début du traitement, mais on a également observé un risque accru de fracture à des stades plus avancés du traitement. On doit envisager la possibilité d’une fracture lorsqu’on prend en charge des patients traités par la fluoxétine. Il faut donc informer les personnes âgées et les patients présentant des risques importants de fracture que des effets indésirables augmentant l’éventualité d’une chute, comme des étourdissements et une hypotension orthostatique, peuvent survenir surtout au début du traitement, mais aussi peu de temps après la fin de l’administration du médicament. Selon les données préliminaires d’études d’observation, il y aurait une corrélation entre l’administration d’ISRS ou d’IRSN et une perte de densité osseuse chez les femmes et les hommes âgés. En attendant que l’on dispose d’autres données à ce sujet, on ne peut exclure la possibilité qu’un traitement à long terme par un ISRS ou un IRSN, y compris la fluoxétine, ait un effet sur la densité osseuse, ce qui pourrait être problématique chez les patients atteints d’ostéoporose ou présentant d’autres facteurs de risque important de fracture.
Neurologie
Convulsions
Teva-Fluoxétine doit être utilisé avec prudence chez les patients qui ont des antécédents de troubles convulsifs. La fréquence des cas de convulsions associés à la fluoxétine dans les essais cliniques ne semble pas être différente de celle observée avec les autres antidépresseurs sur le marché, mais il faut souligner que les patients ayant des antécédents de troubles convulsifs ont été exclus de ces essais.
Vu l’absence d’expérience dans cette situation, l’administration concomitante d’un traitement par électrochocs doit être évitée. De rares cas de convulsions prolongées ont été signalés chez des patients qui ont reçu des électrochocs pendant un traitement par la fluoxétine.
Toxicité sérotoninergique/syndrome malin des neuroleptiques
De rares cas de toxicité sérotoninergique, également appelée syndrome sérotoninergique, ont été signalés avec les ISRS/IRSN, y compris Teva-Fluoxetine, en particulier lors d’un traitement concomitant par d’autres agents sérotoninergiques. La toxicité sérotoninergique se caractérise par une excitation neuromusculaire, une stimulation du système nerveux autonome (p. ex. tachycardie et bouffées vasomotrices) et une altération de l’état mental (p. ex. anxiété, agitation, hypomanie). D’après les critères d’Hunter, la présence d’un des symptômes suivants durant la prise d’au moins un agent sérotoninergique rend probable le diagnostic de toxicité sérotoninergique :
- clonus spontané ;
- clonus inductible ou clonus oculaire avec agitation et diaphorèse ;
- tremblements et hyperréflectivité ;
- hypertonie et température corporelle > 38 °C, accompagénes d’un clonus oculaire ou inductible.
De rares cas de syndrome malin des neuroleptiques ont également été signalés avec Teva-Fluoxetine, en particulier lors d’un emploi concomitant de neuroleptiques/antipsychotiques. Comprenant l’hyperthermie, l’hypertonie, l’altération de l’état mental et l’instabilité autonome, les manifestations cliniques du syndrome malin des neuroleptiques chevauchent souvent celles de la toxicité sérotoninergique. Mais contrairement à cette dernière, le syndrome malin des neuroleptiques peut également se manifester par une rigidité musculaire dite en « tuyau de plomb » et par une hyporéflectivité.
L’utilisation concomitante de Teva-Fluoxetine et d’un inhibiteur de la monoamine oxydase, y compris le linézolide et le chlorure de méthylthioninium (bleu de méthylène) est contre-indiquée (voir 2 CONTRE-INDICATIONS). Teva-Fluoxetine doit être employé avec prudence chez les patients qui prennent d’autres médicaments sérotoninergiques ou des antipsychotiques/neuroleptiques. Si l’emploi concomitant de Teva-Fluoxetine et d’autres médicaments sérotoninergiques et/ou antipsychotiques/neuroleptiques est justifié sur le plan clinique, une surveillance étroite du patient doit être assurée, surtout au début du traitement et lors de toute augmentation de la posologie. Voir 2 CONTRE-INDICATIONS, 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES. La toxicité sérotoninergique et le syndrome malin des neuroleptiques sont potentiellement mortels. Si l’on soupçonne la présence d’une intoxication sérotoninergique ou du syndrome malin des neuroleptiques, il faut songer à interrompre l’administration de Teva-Fluoxetine.
Fonction visuelle
Glaucome à angle fermé
Comme les autres antidépresseurs, la fluoxétine peut causer une mydriase, ce qui peut entraîner une crise par fermeture de l’angle chez les patients dont les angles oculaires sont anatomiquement étroits. Les professionnels de la santé doivent dire aux patients de consulter un médecin sans tarder en cas de douleur oculaire, de modifications de la vision, ou de gonflement ou de rougeur de l’œil ou autour de l’œil.
Fonction mentale et psychique
ASSOCIATION POTENTIELLE AVEC DES CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIONNELS, Y COMPRIS L’AUTOMUTILATION
Enfants : Données d’études cliniques contrôlées par placebo
Les diverses données d’études cliniques contrôlées par placebo sur les ISRS et d’autres antidépresseurs récents ont fait l’objet d’analyses récentes qui donnent à penser que l’emploi de ces médicaments chez les moins de 18 ans pourrait être associé à des modifications du comportement et de l’état émotionnel, ce qui comprend — par comparaison avec le placebo — l’augmentation du risque d’idéations et de comportements suicidaires.
Compte tenu du peu de dénominateurs communs dans les bases de données d’études cliniques et de la variabilité des taux observés avec le placebo, il n’est pas possible d’en arriver à une conclusion fiable quant au profil d’innocuité relative de ces divers agents.
Adultes et enfants : Données additionnelles
Des effets secondaires de type « agitation intense » associés à de l’automutilation ou à des agressions sur autrui ont été signalés tant chez les enfants que chez les adultes dans des comptes rendus d’études cliniques et de pharmacovigilance sur l’emploi d’ISRS et d’autres antidépresseurs récents. Les effets secondaires de type « agitation intense » comprenaient l’acathisie, l’agitation, la désinhibition, la labilité émotionnelle, l’hostilité, l’agressivité et la dépersonnalisation. Dans certains cas, ces effets se sont manifestés plusieurs semaines après le début du traitement.
On recommande une surveillance clinique rigoureuse des idéations suicidaires ou de tout autre indice de risque de comportement suicidaire chez tous les patients, quel que soit leur âge. Cette recommandation comprend la surveillance des changements émotionnels et comportementaux donnant lieu à de l’agitation. Une méta-analyse d’essais cliniques contrôlés par placebo effectuée par la Food and Drug Administration (FDA) et portant sur l’administration d’antidépresseurs à des adultes âgés de 18 à 24 ans atteints de troubles psychiatriques a révélé que l’usage de ces agents est associé à un risque accru de comportement suicidaire comparativement au placebo.
On doit informer les familles et les soignants des patients traités par Teva-Fluoxetine de la nécessité de surveiller chez ces derniers l’apparition de symptômes tels que l’agitation, l’anxiété, les crises de panique, l’hostilité, l’irritabilité, l’hypomanie ou la manie, ainsi qu’une modification inhabituelle du comportement et l’apparition d’idées suicidaires, particulièrement dans les semaines qui suivent l’instauration du traitement ou une modification de la dose. De tels symptômes doivent être signalés immédiatement à un professionnel de la santé. La surveillance doit comprendre une observation quotidienne des patients par leurs familles et soignants.
Risque de suicide
Le risque de tentative de suicide est inhérent à la dépression et à d’autres troubles psychiatriques et peut persister jusqu’à ce qu’une rémission soit obtenue. Comme dans le cas d’autres médicaments ayant une action pharmacologique semblable à celle de la fluoxétine (antidépresseurs), des cas isolés d’idéations et de comportements suicidaires ont été signalés durant l’administration de la fluoxétine, ou peu après l’interruption du traitement.
Le lien causal entre la fluoxétine et ces réactions n’a pas été établi. Toutefois, dans une analyse des données groupées issues d’études sur l’emploi d’antidépresseurs pour le traitement de troubles psychiatriques, la FDA a relevé un risque accru de pensées ou de comportements suicidaires chez les enfants et les jeunes adultes (< 25 ans) sous antidépresseur par rapport à ceux qui étaient sous placebo.
Par conséquent, les patients ayant de fortes tendances suicidaires doivent non seulement être surveillés de près pendant toute la durée du traitement, mais il peut également être nécessaire de les hospitaliser. Quel que soit leur âge, le professionnel de la santé doit inciter ses patients à lui faire part de l’apparition ou de l’aggravation de pensées ou de sentiments causant une détresse, peu importe le moment. Afin de diminuer le risque de surdosage, le médecin ne devrait prescrire que la plus petite quantité de fluoxétine nécessaire au bon déroulement du traitement.
Compte tenu de la comorbidité bien connue entre la dépression et les autres troubles psychiatriques, les précautions d’usage lors du traitement de la dépression doivent également être respectées lors du traitement de ces troubles (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction mentale et psychique, Association potentielle avec des changements comportementaux et émotionnels, y compris l’automutilation).
Activation de la manie ou de l’hypomanie
Parmi les patients ayant reçu de la fluoxétine en raison de dépression (unipolaire dans la plupart des cas) au cours des essais cliniques menés avant la commercialisation du produit, environ 1 % ont connu des épisodes de manie ou d’hypomanie. On ignore quelle peut être la fréquence de ces symptômes dans une population générale susceptible comprendre des individus souffrant de dépression bipolaire. La probabilité de survenue d’un épisode de manie ou d’hypomanie peut être plus importante en cas d’administration de doses élevées. Pareilles manifestations nécessitent une réduction de la dose ou l’interruption du traitement.
Le tableau initial du trouble bipolaire peut prendre la forme d’un épisode de dépression majeure. Or les patients souffrant de trouble bipolaire peuvent être davantage exposés aux épisodes maniaques s’ils ne reçoivent que des antidépresseurs comme traitement. Par conséquent, la décision de commencer un traitement symptomatique de la dépression ne doit être prise qu’après une évaluation scrupuleuse, destinée à vérifier si le patient présente des risques de trouble bipolaire.
Électroconvulsivothérapie (ÉCT)
Aucune étude clinique n’étaye l’innocuité et l’efficacité de l’utilisation concomitante de l’ÉTC et de la fluoxétine. De rares cas de convulsions prolongées ont été signalés chez des patients qui ont reçu des électrochocs pendant un traitement par la fluoxétine.
Fonction rénale
Insuffisance rénale grave
Étant donné que la fluoxétine subit une biotransformation importante, son excrétion urinaire sous forme inchangée est faible. Toutefois, étant donné que l’utilisation prolongée de la fluoxétine n’a pas fait l’objet d’une étude comprenant suffisamment de patients atteints d’insuffisance rénale grave, on recommande d’utiliser cet agent avec prudence chez ces patients.
Hyponatrémie
Plusieurs cas d’hyponatrémie (sodium sérique < 110 mmol/L chez certains patients) apparemment réversibles à l’arrêt du traitement ont été signalés avec l’administration de fluoxétine. Même s’il s’agissait de cas complexes aux étiologies diverses, certains d’entre eux étaient probablement dus au syndrome d’antidiurèse inappropriée. La majorité des cas se sont produits chez des personnes âgées ou encore chez des patients qui prenaient des diurétiques ou présentaient une hypovolémie.
Dans deux études contrôlées d’une durée de 6 semaines menées chez des patients de ≥ 60 ans, 10 des 323 sujets sous fluoxétine et 6 des 327 sujets sous placebo ont présenté une chute de la natrémie sous les valeurs de référence ; il ne s’agissait cependant pas d’une différence statistiquement significative. La plus faible valeur enregistrée chez un patient sous fluoxétine était de 129 mmol/L. Les diminutions observées n’étaient pas significatives sur le plan clinique.
Santé reproductive : Effets potentiels chez les femmes et les hommes
Fertilité
Fertilité masculine
Des données obtenues chez les animaux ont démontré que l’administration de doses de fluoxétine supérieures à la dose maximale tolérée peut nuire à la qualité du sperme (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie générale et Toxicologie pour la reproduction et le développement). Selon des comptes rendus de cas chez l’humain, des changements réversibles dans la qualité du sperme ont été signalés avec l’emploi de certains ISRS, y compris la fluoxétine. Aucune répercussion sur la fertilité humaine n’a été observée.
Fonction sexuelle
Les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) peuvent causer des symptômes de dysfonction sexuelle (voir 8.2 Effets indésirables observés au cours des essais cliniques). Les patients doivent être informés de l’existence de cas de dysfonction sexuelle prolongée dans lesquels les symptômes ont persisté malgré l’arrêt du traitement par le ISRS.
7.1 Cas particuliers
7.1.1 Grossesse
Femmes enceintes et nouveau-nés
Aucune étude clinique rigoureuse n’a été menée sur l’utilisation de la fluoxétine chez la femme enceinte. Par conséquent, on ne doit pas administrer Teva-Fluoxetine aux femmes enceintes ni à celles qui comptent le devenir, sauf si, de l’avis d’un professionnel de la santé, les avantages prévus pour la patiente l’emportent nettement sur les risques pour le fœtus ou l’enfant. Voir aussi 4.2 Dose recommandée et ajustement posologique, Cas particuliers ; et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Utilisation de la fluoxétine durant la grossesse et effets sur les nouveau-nés.
Risque de malformations cardiovasculaires chez le nouveau-né associé à l’exposition aux ISRS pendant le premier trimestre de la grossesse
Les résultats de plusieurs études épidémiologiques portant sur l’issue de la grossesse en cas d’exposition de la mère à des antidépresseurs au début de la grossesse ont été contradictoires : certains révèlent l’absence d’augmentation du risque de malformations lié à l’exposition à la fluoxétine alors que d’autres indiquent une légère augmentation du risque de malformations cardiaques (p. ex. malformations septales et ventriculaires) chez les nourrissons ayant été exposés à la fluoxétine pendant le premier trimestre de la grossesse comparativement à ceux ne l’ayant jamais été. Le mécanisme de cet effet est inconnu. Dans l’ensemble, les données laissent supposer que le risque de malformations cardiovasculaires chez le nourrisson après une exposition maternelle à la fluoxétine est inférieur à 2 sur 100 comparativement à un risque prévu de 1 sur 100 dans la population générale pour de telles malformations. L’utilisation de Teva-Fluoxetine pendant la grossesse ne doit être envisagée que si les bienfaits possibles l’emportent sur les risques pour le fœtus, et ce, en tenant compte des risques associés à une dépression non traitée.
Complications suivant une exposition aux ISRS vers la fin du troisième trimestre Selon des rapports de pharmacovigilance, certains nouveau-nés ayant été exposés à la fluoxétine, aux ISRS (inhibiteurs sélectifs du recaptage de la sérotonine) ou à d’autres antidépresseurs de nouvelle génération vers la fin du troisième trimestre ont dû être hospitalisés pendant une période prolongée, être alimentés par sonde et enfin recevoir un soutien respiratoire, cela en raison de complications pouvant survenir dès l’accouchement. Les manifestations cliniques signalées comprenaient la détresse respiratoire, la cyanose, l’apnée, des convulsions, une instabilité thermique, des troubles de l’alimentation, des vomissements, l’hypoglycémie, l’hypotonie, l’hypertonie, l’hyperréflexivité, des tremblements, l’énervement, l’irritabilité et des pleurs constants. Ces manifestations cadrent avec un effet toxique direct des ISRS ou des antidépresseurs de nouvelle génération, ou encore elles peuvent être dues à un syndrome de sevrage. Il convient de remarquer que dans certains cas, le tableau clinique cadre avec le syndrome sérotoninergique (voir 2 CONTRE-INDICATIONS, Inhibiteurs de la monoamine-oxydase).
Selon des données observationnelles, il existe un risque accru (inférieur à 2 fois) d’hémorragie postpartum si des ISRS ou des ISRN, y compris la fluoxétine, sont administrés au cours du mois précédant l’accouchement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système hématologique, Saignement anormal).
Le professionnel de la santé qui administre Teva-Fluoxetine à une femme enceinte durant le troisième trimestre doit prendre soigneusement en considération les risques et les avantages du traitement (voir 4.2 Dose recommandée et ajustement posologique, Cas particuliers).
Risque d’hypertension artérielle pulmonaire persistante du nouveau-né et exposition aux ISRS (y compris la fluoxétine)
L’exposition aux ISRS, y compris la fluoxétine, vers la fin de la grossesse pourrait entraîner un risque accru d’hypertension artérielle pulmonaire persistante du nouveau-né. L’hypertension artérielle pulmonaire persistante du nouveau-né survient chez 1 ou 2 nouveau-nés vivants sur 1000 dans la population générale et est associée à une morbidité et à une mortalité néonatale importante. Lors d’une étude cas-témoins rétrospective ayant porté sur 377 femmes qui avaient donné naissance à des nourrissons atteints d’hypertension artérielle pulmonaire persistante et 836 femmes qui avaient accouché de nourrissons en bonne santé, le risque d’hypertension artérielle pulmonaire persistante était environ 6 fois plus élevé chez les nourrissons exposés aux ISRS après la 20e semaine de grossesse comparativement aux nourrissons qui n’avaient pas été exposés à des antidépresseurs pendant la grossesse. Une étude menée chez 831 324 nourrissons nés en Suède de 1997 à 2005 a révélé un rapport de risque d’hypertension artérielle pulmonaire persistante du nouveau-né de 2,4 (IC à 95 % : 1,2-4,3) lié à la prise signalée par la mère d’ISRS « au début de la grossesse » et de 3,6 (IC à 95 % : 1,2-8,3) lié à la prise signalée par la mère d’ISRS « au début de la grossesse » et à la prise « vers la fin de la grossesse » d’un ISRS qui avait été prescrit avant la naissance.
7.1.2 Allaitement
La fluoxétine et ses métabolites se retrouvent dans le lait maternel et atteignent des concentrations élevées dans le plasma du nourrisson. Les mères prenant Teva-Fluoxetine ne devraient donc pas donner le sein, à moins que le professionnel de la santé traitant considère que l’allaitement maternel est nécessaire, auquel cas l’enfant devra être surveillé de près.
Dans un échantillon de lait maternel, la concentration de fluoxétine et de norfluoxétine s’élevait à 70,4 ng/mL tandis que chez la mère, la concentration plasmatique était de 295,0 ng/mL. Aucun effet indésirable n’a été signalé chez le nourrisson. Dans un autre cas, des pleurs, une diminution du temps de sommeil, des vomissements et des selles molles ont été observés chez un nourrisson de six semaines dont la mère prenait de la fluoxétine, et chez qui les concentrations de fluoxétine et de norfluoxétine dans le lait maternel s’élevaient à 69 et 90 ng/mL respectivement. Chez l’enfant, les concentrations plasmatiques de ces deux composés s’élevaient respectivement à 340 et 208 ng/mL après le deuxième jour d’allaitement.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée ; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Association potentielle avec des changements comportementaux et émotionnels, y compris l’automutilation. Voir aussi 8.2.1 Effets indésirables observés au cours des essais cliniques [enfants], Effets possibles sur la croissance des enfants).
7.1.4 Personnes âgées
L’évaluation des patients de plus de 60 ans qui ont reçu de la fluoxétine à raison de 20 mg par jour montre que le profil d’effets indésirables observé chez ces patients ne comprend aucune manifestation inhabituelle par rapport à celui observé chez les patients plus jeunes. Toutefois, ces données ne permettent pas à elles seules d’exclure la possibilité de différences entre ces deux populations lors de l’administration prolongée chez les personnes âgées, en particulier dans le cas de celles qui souffrent d’affections générales comorbides ou qui reçoivent d’autres médicaments en concomitance (voir 1 INDICATIONS et 4.2 Dose recommandée et ajustement posologique, Cas particuliers).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Effets indésirables fréquents
Dans les essais cliniques, les manifestations indésirables les plus courantes associées à l’utilisation de la fluoxétine, mais non observées avec la même fréquence chez les patients sous placebo étaient les suivantes : symptômes relevant du système nerveux central tels que céphalées, nervosité, insomnie, somnolence, fatigue ou asthénie, anxiété, tremblements, étourdissements ou sensation de tête légère ; troubles gastro-intestinaux tels que nausées, diarrhée, xérostomie et anorexie ; transpiration excessive.
Effets indésirables ayant entraîné l’abandon du traitement
Parmi les quelque 4000 patients ayant reçu de la fluoxétine dans le cadre des essais cliniques menés en Amérique du Nord, 15 % ont abandonné le traitement en raison d’effets indésirables. Les manifestations les plus courantes ayant conduit à l’abandon du traitement dans les essais sur la dépression chez les adultes et les personnes âgées étaient de nature psychiatrique, essentiellement nervosité, anxiété et insomnie, de nature digestive, essentiellement nausées, ou relevaient du système nerveux central, essentiellement étourdissements, asthénie et maux de tête. D’autres intéressaient l’appareil cutané, à savoir éruptions et prurit.
Dans les essais sur le trouble obsessionnel-compulsif, 12,1 % des patients sous fluoxétine ont abandonné le traitement prématurément en raison d’effets indésirables. Les manifestations les plus courantes, soit l’anxiété et les éruptions cutanées, sont survenues à une fréquence inférieure à 2 %. Dans les études sur la boulimie nerveuse, ce sont 10,2 % des patients sous fluoxétine qui ont abandonné le traitement prématurément en raison d’effets indésirables. De fréquence inférieure à 2 %, les manifestations les plus signalées étaient l’insomnie, l’anxiété et les éruptions cutanées.
Manifestations indésirables observées après l’interruption du traitement
Des symptômes associés à l’arrêt du traitement par la fluoxétine (p. ex. céphalées, insomnie, paresthésie, nervosité, anxiété, nausées, transpiration, engourdissement, étourdissements, énervement, asthénie ou autres symptômes d’importance clinique) ont été signalés au cours des essais cliniques ainsi qu’après la commercialisation du produit. Dans la majorité des cas, il s’agissait de symptômes bénins et spontanément résolutifs. Ces symptômes n’ont été que rarement associés à la fluoxétine. Étant donné que les concentrations plasmatiques de fluoxétine et de norfluoxétine diminuent progressivement après l’arrêt du traitement, il n’est généralement pas nécessaire de réduire la posologie graduellement pour mettre fin au traitement (voir 4.1 Considérations posologiques, Interruption du traitement ; et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Effets indésirables graves
Pensées et gestes suicidaires sont de loin beaucoup plus fréquents chez les personnes déprimées que dans la population générale. On estime en effet que la prévalence du suicide est de 22 à 36 fois plus élevée chez les dépressifs que dans la population générale. Une méta-analyse exhaustive des données provenant de 17 essais cliniques à double insu menés chez des patients souffrant de trouble dépressif majeur a comparé la fréquence de survenue d’idéations suicidaires chez des patients sous fluoxétine (n = 1765) et chez des patients sous antidépresseur tricyclique (n = 731), placebo (n = 569), ou les deux. Les fréquences observées chez ces trois groupes de sujets étaient de 1,2 % (fluoxétine), 3,6 % (antidépresseur tricyclique) et 2,6 % (placebo).
Dans les pays où la fluoxétine a déjà été commercialisée, les effets indésirables potentiellement graves suivants ont été signalés : interactions avec les IMAO et peut-être d’autres médicaments, réactions allergiques, réactions cardiovasculaires, syndrome d’antidiurèse inappropriée et grand mal. Bien que des décès et des manifestations menaçant le pronostic vital aient été associés à certaines de ces réactions, on n’a pas nécessairement établi de relation causale entre ces effets et la fluoxétine.
L’expérience acquise après la commercialisation de la fluoxétine confirme également le profil d’effets indésirables observés fréquemment dans les essais cliniques, notamment les réactions allergiques cutanées.
8.2 Effets indésirables observés au cours des essais cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques peuvent s’avérer utiles pour déterminer les effets indésirables liés au médicament en contexte réel et leurs taux approximatifs.
En date du 8 mai 1995, 10 782 patients présentant divers diagnostics avaient reçu des doses multiples de fluoxétine au cours d’essais cliniques menés aux États-Unis. Les manifestations indésirables observées par les chercheurs durant ces essais ont été notées selon une terminologie descriptive de leur choix, si bien qu’il n’est par conséquent pas possible de fournir une estimation significative de la proportion de sujets ayant éprouvé tel ou tel effet indésirable sans d’abord regrouper ceux du même type dans un nombre limité (c.-à-d. réduit) de catégories normalisées.
Adultes
Dans les tableaux qui suivent, les effets indésirables signalés ont été classés d’après la terminologie du dictionnaire COSTART. Les fréquences citées représentent la proportion de sujets qui ont éprouvé au moins une fois une manifestation indésirable du type mentionné liée au traitement. Ont été jugées comme liées au traitement les manifestations nouvelles ainsi que celles qui, par rapport à l’évaluation initiale, se sont aggravées pendant le traitement. Il est important de mentionner que les effets secondaires signalés durant le traitement n’ont pas nécessairement été causés par ce dernier.
Le médecin doit être conscient du fait que les valeurs présentées dans les tableaux ci-dessous ne peuvent servir à prédire la fréquence d’effets secondaires en pratique médicale courante, les caractéristiques des patients et d’autres facteurs étant différents de ceux des études cliniques. On ne peut non plus comparer les fréquences indiquées avec les valeurs obtenues dans d’autres études cliniques portant sur d’autres traitements et menées par d’autres chercheurs, selon une autre méthodologie. Les fréquences indiquées peuvent toutefois permettre au professionnel de la santé d’estimer la contribution relative du médicament et des facteurs non médicamenteux à la fréquence des effets secondaires dans la population étudiée.
Tableau 2 — Fréquence des effets indésirables survenus au cours du traitement lors d’essais comparant la fluoxétine avec le placebo, présentés en fonction de l’indication
| Pourcentage de patients ayant signalé l’effet indésirable | ||||
Système ou appareil/ Effet indésirable | DEPRESSION* (Adultes) Fluoxétine Placebo (N = 1728) (N = 975) | DÉPRESSION (Personnes âgées) Fluoxétine Placebo (N = 335) (N = 336) | TOC* Fluoxétine Placebo (N = 266) (N = 89) | BOULIMIE* Fluoxétine Placebo (N = 450) (N = 267) |
| Système nerveux | ||||
| Céphalées | -- -- | 28 24 | -- -- | -- -- |
| Nervosité | 14 9 | 12 7 | 14 15 | 11 5 |
| Insomnie | 16 9 | 18 12 | 28 22 | 33 13 |
| Somnolence | 13 6 | 9 6 | 17 7 | 13 5 |
| Anxiété | 12 7 | 13 8 | 14 7 | 15 9 |
| Tremblements | 10 3 | 8 4 | 9 1 | 13 1 |
| Étourdissements | -- -- | 11 10 | -- -- | -- -- |
| Baisse de la libido | 3 0 | -- -- | 11 2 | 5 1 |
| Rêves étranges | 1 1 | -- -- | 5 2 | 5 3 |
| Appareil digestif | ||||
| Nausées | 21 9 | 17 7 | 26 13 | 29 11 |
| Diarrhée | -- -- | 14 9 | -- -- | -- -- |
| Xérostomie | 10 7 | 7 5 | 12 3 | 9 6 |
| Anorexie | 11 2 | 11 2 | 17 10 | 8 4 |
| Dyspepsie | 7 5 | 11 5 | 10 4 | 10 6 |
| Constipation | -- -- | 7 6 | -- -- | -- -- |
| Flatulence | -- -- | 7 2 | -- -- | -- -- |
| Peau et annexes cutanées | ||||
| Transpiration | 8 3 | 7 3 | 7 0 | 8 3 |
| Éruptions cutanées | 4 3 | -- -- | 6 3 | 4 4 |
| Organisme entier | ||||
| Asthénie | 9 5 | 13 10 | 15 11 | 21 9 |
| Syndrome grippal | 3 4 | -- -- | 10 7 | 8 3 |
| Dorsalgie | -- -- | 7 9 | -- -- | -- -- |
Douleurs abdominales | -- -- | 6 6 | -- -- | -- -- |
| Myalgie | -- -- | 3 5 | -- -- | -- -- |
| Appareil respiratoire | ||||
| Rhinite | -- -- | 9 14 | -- -- | -- -- |
| Pharyngite | 3 3 | -- -- | 11 9 | 10 5 |
| Sinusite | 1 4 | 3 7 | 5 2 | 6 4 |
| Bâillements | -- -- | -- -- | 7 -- | 11 -- |
| Système cardiovasculaire | ||||
| Vasodilatation | 3 2 | -- -- | 5 0 | 2 1 |
| Appareil génito-urinaire | ||||
| Troubles de l’éjaculation † | -- -- | -- -- | 7 -- | 7 -- |
| Impuissance † | 2 -- | -- -- | -- -- | 7 -- |
† Le dénominateur utilisé pour le calcul du pourcentage ne tient compte que des hommes (N = 690 cas de dépression dans le groupe sous fluoxétine ; N = 410 cas de dépression dans le groupe sous placebo ; N = 116 cas de TOC dans le groupe sous fluoxétine ; N = 43 cas de TOC dans le groupe sous placebo ; N = 14 cas de boulimie dans le groupe sous fluoxétine ; N = 1 cas de boulimie dans le groupe sous placebo).
— Fréquence < 1 %.
* Effets indésirables les plus courants (c.-à-d. de fréquence ≥ 5 % et au moins deux fois plus élevée dans le groupe sous fluoxétine que dans le groupe sous placebo pour au moins une indication) liés à l’administration de fluoxétine pour le traitement de la dépression, du trouble obsessionnel-compulsif et de la boulimie dans les essais cliniques contrôlés menés aux États-Unis.
Le tableau 3 présente les effets indésirables liés au traitement, dont la fréquence, ≥ 2 %, était plus élevée dans le groupe sous fluoxétine que dans le groupe sous placebo dans les essais cliniques contrôlés menés aux États-Unis et dans lesquels les effets de la fluoxétine ont été comparés à ceux d’un placebo dans le traitement de la dépression, du TOC ou de la boulimie. Le tableau 3 regroupe les données des études présentées séparément par indication dans le tableau 2.
Tableau 3 — Fréquence des effets indésirables liés au traitement observés lors d’essais ayant comparé la fluoxétine avec un placebo et présentés en fonction de l’indication
| Pourcentage de patients ayant signalé l’effet indésirable | ||
| Dépression, TOC et boulimie combinés | ||
| Système ou appareil / Effet indésirable* | Fluoxétine (N = 2444) | Placebo (N = 1331) |
| Organisme entier | ||
| Céphalées | 21 | 20 |
| Asthénie | 12 | 6 |
| Syndrome grippal | 5 | 4 |
| Fièvre | 2 | 1 |
| Système cardiovasculaire | ||
| Vasodilatation | 3 | 1 |
| Palpitations | 2 | 1 |
| Appareil digestif | ||
| Nausées | 23 | 10 |
| Diarrhée | 12 | 8 |
| Anorexie | 11 | 3 |
| Xérostomie | 10 | 7 |
| Dyspepsie | 8 | 5 |
| Flatulence | 3 | 2 |
| Vomissements | 3 | 2 |
| Troubles métaboliques et nutritionnels | ||
| Perte de poids | 2 | 1 |
| Système nerveux | ||
| Insomnie | 20 | 11 |
| Anxiété | 13 | 8 |
| Nervosité | 13 | 9 |
| Somnolence | 13 | 6 |
| Étourdissements | 10 | 7 |
| Tremblements | 10 | 3 |
| Baisse de la libido | 4 | |
| Appareil respiratoire | ||
| Pharyngite | 5 | 4 |
| Bâillements | 3 | |
| Peau et annexes | ||
| Transpiration | 8 | 3 |
| Éruptions cutanées | 4 | 3 |
| Prurit | 3 | 2 |
| Sens spéciaux | ||
| Vue anormale | 3 | 1 |
* Sont incluses les réactions ayant été signalées par au moins 2 % des patients sous fluoxétine, à l’exception des effets suivants, dont la fréquence a été plus élevée chez les patients sous placebo (résultats combinés des essais sur la dépression, le TOC et la boulimie) : douleurs abdominales, rêves anormaux, blessure accidentelle, dorsalgie, douleurs thoraciques, constipation, augmentation de la toux, dépression (y compris les pensées suicidaires), dysménorrhée, troubles gastro-intestinaux, infection, myalgie, douleur, paresthésie, rhinite, sinusite, pensées anormales.
-- Fréquence < 1 %.
Le tableau 4 présente les effets indésirables associés à l’interruption de l’administration de la fluoxétine (effets de fréquence ≥ 1 % et au moins deux fois plus élevée dans le groupe sous fluoxétine que dans le groupe sous placebo dans les essais n’ayant consigné que les manifestations primaires associées à l’interruption de la médication) dans le traitement de la dépression, du TOC et de la boulimie. Pour les symptômes associés à l’interruption de l’administration de la fluoxétine au cours des essais cliniques et après sa commercialisation, voir la section 8.5 Effets indésirables observés après la commercialisation du produit.
Tableau 4 — Effets indésirables associés à l’interruption du traitement par la fluoxétine
Dépression, TOC et boulimie combinés (N = 1108) | Dépression (N = 392) | TOC (N = 266) | Boulimie (N = 450) |
| — | — | Anxiété (2%) | — |
| Insomnie (1 %) | — | — | Insomnie (2 %) |
| — | Nervosité (1 %) | — | — |
| — | — | Éruptions cutanées (1 %) | — |
Dysfonction sexuelle associée aux ISRS chez l’homme et la femme
Bien que les troubles psychiatriques entraînent des modifications de la libido, de la performance sexuelle et de la qualité des rapports, ces dysfonctions peuvent également être dues à un traitement pharmacologique. Certaines données semblent d’ailleurs indiquer que les ISRS, en particulier, peuvent causer de tels effets.
Il est toutefois difficile d’obtenir une estimation fiable de la fréquence et de la gravité des manifestations indésirables intéressant la libido, ainsi que la performance et la qualité des rapports, car professionnels de la santé et patients sont souvent réticents à en parler. Par conséquent, les données estimatives sur la fréquence des troubles sexuels fournies dans la documentation accompagnant les produits sont probablement inférieures aux valeurs réelles. Dans les essais contrôlés par placebo sur le traitement de la dépression, du TOC et de la boulimie, seule la baisse de la libido a été signalée par au moins 2 % des patients sous fluoxétine (fluoxétine : 4 %, placebo : < 1 %). Des cas de perturbation orgasmique et d’anorgasmie ont été signalés spontanément par des femmes recevant la fluoxétine.
Aucune étude adéquate bien contrôlée n’a été menée sur la dysfonction sexuelle attribuable à la fluoxétine. Des symptômes de dysfonction sexuelle, qui ont occasionnellement persisté après l’arrêt du traitement par la fluoxétine, ont fait l’objet de déclarations spontanées. Des cas de priapisme ont été signalés avec tous les ISRS. Bien qu’il soit difficile de connaître le risque exact de dysfonction sexuelle associée à l’emploi des ISRS, le professionnel de la santé devrait interroger systématiquement ses patients, afin de vérifier s’ils éprouvent de tels effets secondaires.
Autres manifestations indésirables fréquentes liées au traitement
La liste qui suit présente d’autres manifestations indésirables liées au traitement et signalées fréquemment (c.-à-d. celles qui sont survenues à une ou plusieurs occasions chez au moins 1 patient sur 100), à n’importe quel moment, par les sujets prenant de la fluoxétine dans les essais cliniques menés aux États-Unis (10 782 patients) :
Organisme entier : Frissons.
Appareil cardiovasculaire : Hémorragie, hypertension.
Appareil digestif : Augmentation de l’appétit, nausées et vomissements.
Métabolisme et nutrition : Prise de poids.
Système nerveux : Mouvements anormaux/tremblements1, agitation, amnésie, confusion, labilité émotionnelle, fatigue2, céphalée, trouble du sommeil3.
Organes des sens : Otalgie, troubles du goût, acouphène.
Appareil génito-urinaire : Saignement gynécologique*, dysfonction sexuelle*4, pollakiurie.
8.2.1 Effets indésirables observés au cours des essais cliniques [enfants]
Enfants (< 18 ans)
Manifestation fréquente : épistaxis
Effets possibles sur la croissance des enfants
La fluoxétine n’est pas indiquée chez les patients de moins de 18 ans (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Association potentielle avec des changements comportementaux et émotionnels, dont l’automutilation).
On a observé que l’augmentation de la taille et du poids était moins importante chez les enfants et adolescents prenant de la fluoxétine. Après un traitement de 19 semaines dans le contexte d’un essai clinique, on a noté que l’augmentation moyenne de la taille des
1 L’appellation « mouvements anormaux/tremblements » de COSTART inclut les termes suivants : fréquentes : tremblements ; peu fréquentes : ataxie, buccolingual, myoclonie ; rares : secousses. 2 L’appellation « fatigue » de COSTART inclut les termes suivants : fréquentes : asthénie, somnolence. 3 L’appellation « trouble du sommeil » de COSTART inclut les termes suivants : fréquentes : insomnie ; rares : rêves anormaux.
* Ajusté en fonction du sexe.
4 L’appellation « dysfonction sexuelle » de COSTART inclut les termes suivants : fréquentes : impuissance, baisse de la libido ; peu fréquentes : anorgasmie, retard ou absence d’éjaculation.
enfants ayant reçu la fluoxétine (n = 88) était inférieure de 1,1 cm à celle des enfants ayant reçu un placebo (n = 75). L’essai ne visait toutefois pas une évaluation rigoureuse des effets sur la croissance (p. ex. les tailles étaient arrondies au pouce le plus près), ce qui ne permettait pas de tirer des conclusions définitives à partir de ces données. Le fait qu’on ait noté une diminution de la taille chez 17 patients illustre cette lacune. En dépit de cette limite, on ne peut pas exclure la possibilité qu’un traitement de courte durée par la fluoxétine freine la croissance (voir aussi 16 TOXICOLOGIE NON CLINIQUE, Toxicité chez les jeunes animaux). Le traitement par la fluoxétine a également été associé à une baisse du taux sérique de phosphatase alcaline dans cet essai. Il existe peu de données concernant les effets à long terme de la fluoxétine sur le développement et la maturation des enfants et des adolescents. Il faut surveiller périodiquement la taille et le poids des patients de moins de 18 ans recevant de la fluoxétine.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Manifestations indésirables liées au traitement
La liste qui suit présente toutes les manifestations indésirables liées au traitement ayant été signalées à n'importe quel moment par les sujets prenant de la fluoxétine dans les essais cliniques menés aux États-Unis (10 782 patients), à l’exception (1) de celles énumérées dans les tableaux 2 ou 3 ci-dessus ou ailleurs dans la monographie du produit, (2) de celles pour lesquelles la terminologie COSTART était peu descriptive ou trompeuse, (3) de celles pour lesquelles une relation causale avec l’administration de la fluoxétine était vraisemblablement peu probable, et (4) de celles n’étant survenues que chez un seul patient traité par la fluoxétine et qui risquaient très peu de menacer le pronostic vital.
De plus, les manifestations sont réparties par système organique et leur fréquence s'établit comme suit : manifestations peu fréquentes observées chez moins de 1 patient sur 100, mais au moins 1 patient sur 1000 ; manifestations rares observées chez moins de 1 patient sur 1000.
Organisme entier
Manifestations peu fréquentes : frissons et fièvre, œdème du visage, sensation anormale, surdosage intentionnel, malaise, douleur pelvienne, tentative de suicide. Rares : syndrome abdominal aigu, hypothermie, blessure intentionnelle, syndrome malin des neuroleptiques‡, réaction de photosensibilisation.
* Caractérisé par une concentration de manifestations cliniques du changement de l’état mental et de l’activité neuromusculaire, conjointement avec une dysfonction du système nerveux autonome.
‡ Syndrome malin des neuroleptiques est le terme utilisé dans le dictionnaire COSTART qui désigne le mieux le syndrome sérotoninergique.
Appareil cardiovasculaire
Manifestations peu fréquentes : angine de poitrine, arythmie, insuffisance cardiaque congestive, hypotension, migraine, infarctus du myocarde, hypotension orthostatique, syncope, tachycardie, céphalée vasculaire.
Rares : fibrillation auriculaire, bradycardie, embolie cérébrale, ischémie cérébrale, accident vasculaire cérébral, extrasystoles, arrêt cardiaque, bloc cardiaque, pâleur, trouble vasculaire périphérique, phlébite, choc, thrombophlébite, thrombose, angiospasme, arythmie ventriculaire, extrasystoles ventriculaires, fibrillation ventriculaire.
Appareil digestif
Manifestations peu fréquentes : stomatite aphteuse, calculs biliaires, colite, dysphagie, éructation, œsophagite, gastrite, gastro-entérite, glossite, hémorragie gingivale, hyperchlorhydrie, augmentation de la salivation, résultats anormaux des épreuves de la fonction hépatique, mélaena, ulcération buccale, nausées, vomissements ou diarrhée, ulcère gastrique, stomatite, soif.
Rares : douleur biliaire, diarrhée sanguinolente, cholécystite, ulcère duodénal, entérite, ulcère de l'œsophage, incontinence fécale, hémorragie gastro-intestinale, hématémèse, hémorragie du côlon, hépatite, obstruction intestinale, stéatose hépatique, douleur à l’œsophage, pancréatite, ulcère gastroduodénal, hémorragie rectale, hypertrophie des glandes salivaires, ulcère gastrique hémorragique, œdème de la langue.
Système endocrinien
Manifestations peu fréquentes : hypothyroïdie.
Rares : acidose diabétique, diabète.
Systèmes sanguin et lymphatique
Manifestations peu fréquentes : anémie, ecchymoses.
Rares : dyscrasie sanguine, anémie hypochrome, leucopénie, lymphœdème, lymphocytose, pétéchies, purpura, thrombocythémie, thrombocytopénie.
Métabolisme et nutrition
Manifestations peu fréquentes : déshydratation, œdème généralisé, goutte, hypercholestérolémie, hyperlipidémie, hypokaliémie, œdème périphérique. Rares : intolérance à l'alcool, hausse de la phosphatase alcaline, hausse de l'azote uréique du sang, hausse de la créatine-phosphokinase, hyperkaliémie, hyperuricémie, hypocalcémie, anémie ferriprive, hausse de l'ALAT.
Appareil locomoteur
Manifestations peu fréquentes : arthrite, douleurs osseuses, bursite, crampes aux jambes, ténosynovite.
Rares : arthrose, chondrodystrophie, myasthénie, myopathie, myosite, ostéomyélite, ostéoporose, polyarthrite rhumatoïde.
Système nerveux
Manifestations peu fréquentes : démarche anormale, syndrome cérébral aigu, acathisie, apathie, trouble de l’équilibre, bruxisme, dépression du SNC, stimulation du SNC, dépersonnalisation, euphorie, hallucinations, hostilité, hyperkinésie, hypertonie, hypo-esthésie, incoordination, augmentation de la libido, névralgie, neuropathie, névrose, réaction paranoïde, trouble de la personnalité†, psychose, vertige.
Rares : anomalies de l'électroencéphalogramme, réaction antisociale, paresthésie péribuccale, coma, délire, dysarthrie, dystonie, syndrome extrapyramidal, pied tombant, hyperesthésie, névrite, paralysie, hyporéflexie, hyperréflexie, stupeur.
†Trouble de la personnalité est le terme utilisé dans le dictionnaire COSTART pour désigner le comportement répréhensible non agressif.
Appareil respiratoire
Manifestations peu fréquentes : asthme, épistaxis, hoquet, hyperventilation. Rares : apnée, atélectasie, diminution de la toux, emphysème, hémoptysie, hypoventilation, hypoxie, œdème laryngé, œdème pulmonaire, pneumothorax, stridor.
Peau et annexes
Manifestations peu fréquentes : acné, alopécie, dermatite de contact, eczéma, éruption maculopapuleuse, changement de couleur de la peau, ulcère cutané, éruption vésicobulleuse. Rares : furonculose, zona, hirsutisme, éruption pétéchiale, psoriasis, éruption purpurique, éruption pustuleuse, séborrhée.
Organes des sens
Manifestations peu fréquentes : conjonctivite, sécheresse des yeux, mydriase, photophobie.
Rares : blépharite, surdité, diplopie, exophtalmie, hémorragie oculaire, glaucome, hyperacousie, iritis, parosmie, sclérite, strabisme, agueusie, anomalie du champ visuel.
Appareil génito-urinaire
Manifestations peu fréquentes : avortement*, albuminurie, aménorrhée*, augmentation mammaire, douleur mammaire, cystite, dysurie, galactorrhée*, mastose sclérokystique*, hématurie, leucorrhée*, ménorragie*, métrorragie*, nycturie, polyurie, incontinence urinaire, rétention urinaire, miction impérieuse.
Rares : engorgement mammaire, glycosurie, hypoménorrhée*, douleur rénale, oligurie, priapisme*, hypertrophie des fibromes utérins*.
* Ajusté en fonction du sexe.
8.4 Résultats anormaux des épreuves de laboratoire
Constatations relatives à l’ECG
Dans le cadre d’un essai clinique contrôlé par placebo portant sur le trouble dépressif majeur, la fluoxétine administrée à des doses de 40 à 80 mg par jour a été associée à un changement moyen ajusté en fonction du placebo de l’intervalle QT corrigé par la formule de Fridericia (QTcF = QT/RR0,33) statistiquement significatif par rapport aux valeurs de départ, de l’ordre de 8,6 msec (IC à 90 % : 4,5-12,6) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire ; 9.4 Interactions médicament-médicament, Médicaments prolongeant l’intervalle QT ; et 10.2 Pharmacodynamie, Électrocardiographie).
8.5 Effets indésirables signalés après la commercialisation du produit
Les manifestations indésirables suivantes ont été signalées spontanément depuis la commercialisation de la fluoxétine. Elles ont un lien temporel avec l’administration du médicament, mais n’ont pas été nécessairement causées par celui-ci : anémie aplasique, fibrillation auriculaire, fractures osseuses, arrêt cardiaque, cataracte, accident vasculaire cérébral, ictère cholestatique, confusion, dyskinésie (incluant, par exemple, un cas de syndrome masticatoire buccolingual avec protraction involontaire de la langue, dont l’apparition a été signalée chez une femme de 77 ans après 5 semaines de traitement par la fluoxétine et qui a complètement disparu au cours des premiers mois ayant suivi l’interruption du traitement), pneumonie à éosinophiles, nécro-épidermolyse, érythème polymorphe, érythème noueux, dermatite exfoliative, saignements gastro-intestinaux*, galactorrhée, gynécomastie, arrêt cardiaque, insuffisance ou nécrose hépatique, hyperprolactinémie, hypoglycémie, anémie hémolytique d'origine immunologique, insuffisance rénale, troubles de la mémoire, mauvais usage ou usage abusif, apparition de mouvements anormaux en présence de facteurs de risque comme la prise de médicaments dont l’association à des mouvements anormaux est connue et aggravation de mouvements anormaux préexistants, manifestations évoquant le syndrome malin des neuroleptiques, névrite optique, pancréatite, pancytopénie, priapisme, embolie pulmonaire, hypertension pulmonaire, prolongation de l’intervalle QT, toxicité sérotoninergique (série de signes et symptômes pouvant, en de rares occasions et dans les cas les plus graves, évoquer le syndrome malin des neuroleptiques), syndrome de Stevens-Johnson, mort subite inattendue, idéation suicidaire, thrombocytopénie, purpura thrombocytopénique, saignements vaginaux après l’interruption du traitement, tachycardie ventriculaire (y compris des arythmies de type torsades de pointes et la fibrillation ventriculaire) et comportements violents.
* Comprend : hémorragie des varices œsophagiennes, saignement des gencives et de la bouche, hématémèse, émission de selles sanglantes, hématome (intra-abdominal, péritonéal), hémorragie (anale, œsophagienne, gastrique, gastro-intestinale [haute et basse], hémorroïdale, péritonéale, rectale), diarrhée hémorragique et entérocolite, diverticulite hémorragique, gastrite hémorragique, méléna et hémorragie ulcéreuse (œsophagienne, gastrique, duodénale).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses qui ont des conséquences graves
Interactions médicamenteuses qui ont des conséquences graves
Inhibiteurs de la monoamine-oxydase : voir 2 CONTRE-INDICATIONS et
9.4 Interactions médicament-médicament
- Thioridazine : voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament
9.2 Aperçu des interactions médicamenteuses
Comme d’autres agents métabolisés par le CYP2D6, la fluoxétine inhibe l’activité de cette isoenzyme. Par conséquent, si un patient est déjà sous fluoxétine ou en a reçu au cours des 5 dernières semaines, tout traitement par des médicaments qui sont métabolisés principalement par le CYP2D6 et qui ont un indice thérapeutique relativement étroit (p. ex. flécaïnide, encaïnide, vinblastine, carbamazépine et antidépresseurs tricycliques) doit commencer par l’administration de la plus petite dose de l’intervalle thérapeutique. Réciproquement, si un patient reçoit déjà un médicament métabolisé par le CYP2D6 et que l’on ajoute de la fluoxétine à son schéma thérapeutique, il faudra envisager, au besoin, de réduire la dose du premier médicament, en particulier s’il s’agit d’un des agents mentionnés ci-dessus, qui ont un indice thérapeutique étroit et qui sont les plus concernés par cette interaction.
Les autres médicaments dont la concentration plasmatique ou les effets augmentent en cas d’administration concomitante de fluoxétine sont notamment la phénytoïne, les antipsychotiques, les benzodiazépines, la thioridazine (voir 2 CONTRE-INDICATIONS), le millepertuis et la warfarine.
Étant donné que la fluoxétine se lie abondamment aux protéines plasmatiques, l’administration concomitante d’un autre agent fortement lié lui aussi aux protéines plasmatiques (p. ex. warfarine, digitoxine) peut entraîner des effets indésirables dus à l’augmentation de la fraction libre de l’un ou l’autre agents dans le plasma.
Il existe peu de données concernant la prise concomitante d’alcool et de fluoxétine.
9.3 Interactions médicament-comportement
Alcool : Comme on ne connaît pas les effets de l’éthanol sur les fonctions psychomotrices et cognitives des patients qui prennent de fluoxétine en raison de dépression, de trouble panique ou de trouble obsessionnel, la consommation d’alcool est déconseillée pendant le traitement.
On n’a pas établi si la fluoxétine exerce une influence sur le mode de vie.
9.4 Interactions médicament-médicament
Médicaments prolongeant l’intervalle QT : L’effet de la prise concomitante de fluoxétine et d’autres produits médicinaux susceptibles d’allonger l’intervalle QT sur les paramètres pharmacocinétiques et pharmacodynamiques n’a pas été étudié. On ne peut donc pas exclure la possibilité d’un effet additif. Par conséquent, il est déconseillé de prendre de la fluoxétine avec des agents dont l’effet d’allongement de l’intervalle QT a été clairement démontré. Les médicaments dont l’emploi a été lié à un allongement de l’intervalle QTc et/ou à l’apparition de torsades de pointes sont énumérés ci-dessous, mais la liste n’est pas exhaustive. Les classes chimiques ou pharmacologiques sont citées quand certains médicaments de ces classes, mais pas nécessairement tous, ont été mis en cause dans l’allongement de l’intervalle QTc et/ou l’apparition de torsades de pointes :
- Antiarythmiques de classe IA (p. ex. quinidine, procaïnamide, disopyramide)
- Antiarythmiques de classe III (p. ex. amiodarone, sotalol, ibutilide, dronédarone)
- Antiarythmiques de classe 1C (p. ex, flécaïnide, propafénone)
- Antipsychotiques (p. ex. chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone)
- Antidépresseurs (p. ex. citalopram, venlafaxine et antidépresseurs tricycliques ou tétracycliques [amitriptyline, imipramine, maprotiline])
- Opiacés (p. ex. méthadone)
- Antibiotiques de la famille des macrolides et analogues (p. ex. érythromycine, clarithromycine, télithromycine, tacrolimus)
- Quinolones (p. ex. moxifloxacine, lévofloxacine, ciprofloxacine)
- Antipaludéens (p. ex. quinine, chloroquine)
- Antifongiques azolés (p. ex. kétoconazole, fluconazole, voriconazole)
- Dompéridone
- Antagonistes du récepteur de la 5-hydroxytryptamine (5-HT3) (p. ex. dolasétron, ondansétron)
- Inhibiteurs de la tyrosine kinase (p. ex. vandétanib, sunitinib, nilotinib, lapatinib)
- Inhibiteurs de l’histone déacétylase (p. ex. vorinostat)
- Agonistes des récepteurs bêta-2-adrénergiques (salmétérol, formotérol)
Médicaments agissant sur les électrolytes : Il n’est pas recommandé d’administrer la fluoxétine en association avec des médicaments qui peuvent perturber les taux d’électrolytes, dont les suivants : diurétiques de l’anse, thiazidiques et apparentés ; laxatifs et lavements ; amphotéricine B ; et corticostéroïdes à fortes doses.
Cette liste de médicaments susceptibles d’interagir avec la fluoxétine n’est pas exhaustive (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire ; 8.4 Résultats anormaux des épreuves de laboratoire ; 8.5 Effets indésirables observés après la commercialisation du produit et 10.2 Pharmacodynamie, Électrocardiographie).
Inhibiteurs de la monoamine-oxydase : L’utilisation concomitante de Teva-Fluoxetine et d’inhibiteurs de la monoamine-oxydase (y compris le linézolide, un antibiotique, et le chlorure de méthylthionine [bleu de méthylène], un colorant thiazinique, des IMAO moins connus) est contre-indiquée en raison du risque de réactions graves ressemblant au syndrome sérotoninergique ou au syndrome malin des neuroleptiques (voir 2 CONTRE-INDICATIONS ; 7 MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/syndrome malin des neuroleptiques).
Thioridazine : Interactions potentielles avec la thioridazine (voir aussi 2 CONTRE-INDICATIONS) : L’administration d’une dose orale unique de 25 mg de thioridazine à 19 sujets de sexe masculin en bonne santé dont 13 étaient des métaboliseurs rapides de la débrisoquine et 6 des métaboliseurs lents s’est soldée, chez ces derniers, par une Cmax et une ASC 2,4 et 4,5 fois plus élevées, respectivement, que chez les métaboliseurs rapides. Or comme la vitesse d’hydroxylation de la débrisoquine semble dépendre du niveau d’activité du CYP2D6, cette expérience laisse entendre que les médicaments qui inhibent cette isoenzyme, comme la fluoxétine et certains autres ISRS, pourraient faire augmenter les taux plasmatiques de thioridazine en cas d’administration concomitante.
L’administration de thioridazine produit une prolongation dose-dépendante de l’intervalle QTc, laquelle est associée à des arythmies ventriculaires graves, comme des torsades de pointes, ainsi qu’à des décès soudains. Ce risque est probablement plus élevé en présence de fluoxétine, étant donné que celle-ci inhibe le métabolisme de la thioridazine. Par conséquent, compte tenu du risque d’arythmies ventriculaires graves et de mort subite pouvant être associées à des taux plasmatiques élevés de thioridazine, ce médicament ne doit ni être administré en concomitance avec de la fluoxétine, ni avant qu’au moins 5 semaines se soient écoulées depuis l’arrêt de la prise de fluoxétine. Réciproquement, la fluoxétine ne doit pas être administrée moins de 2 semaines après la fin d’un traitement par la thioridazine (voir 2 CONTRE-INDICATIONS).
Médicaments ayant un effet sur la fonction plaquettaire (p. ex. AINS, AAS et autres anticoagulants) : La libération plaquettaire de sérotonine joue un rôle important dans l’hémostase. Des études épidémiologiques de cohortes ou cas-témoins ont mis en évidence une association entre la prise de psychotropes qui interfèrent avec le recaptage de la sérotonine et la survenue d’une hémorragie digestive haute. Ces études ont aussi démontré que la prise concomitante d’un AINS, d’AAS ou d’autres anticoagulants peut potentialiser ce risque d’hémorragie.
Des changements dans les effets anticoagulants, y compris une augmentation des saignements, ont été signalés quand un ISRS ou un IRSN était administré avec la warfarine. Il faut suivre de près les patients sous warfarine quand un traitement par la fluoxétine est instauré ou interrompu (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système hématologique, Saignement anormal).
Médicaments fortement liés aux protéines plasmatiques : En raison de la grande affinité de la fluoxétine pour les protéines plasmatiques, l’administration de cet agent à des patients qui prennent déjà un autre médicament fortement lié aux protéines plasmatiques (p. ex. warfarine, digitoxine) peut entraîner un déplacement de ce dernier et se solder par des effets indésirables. Réciproquement, des effets secondaires peuvent se produire par suite du déplacement de la fluoxétine liée aux protéines plasmatiques par un autre médicament qui a une affinité élevée pour ces mêmes protéines.
Médicaments métabolisés par le CYP2D6 : Environ 3 % à 10 % de la population normale possède un gène défectueux qui entraîne une diminution de l’activité du CYP2D6. On dit de ces personnes qu’elles sont des « métaboliseurs lents » des agents tels que la débrisoquine, le dextrométhorphane, la spartéine, les antidépresseurs tricycliques (p. ex. nortryptiline, amitryptiline, imipramine et désipramine), les neuroleptiques phénothiaziniques (p. ex. perphénazine et thioridazine) et les antiarythmiques de type 1C (p. ex. propafénone et flécaïnide).
À l’inverse, environ 90 % à 97 % de la population normale ne possèdent pas ce défaut génétique ; ceux-ci sont qualifiés de « métaboliseurs rapides ». Or comme d’autres agents métabolisés par le CYP2D6, la fluoxétine inhibe l’activité de cette isoenzyme, de sorte que les « métaboliseurs rapides », sous l’influence de cet agent, peuvent présenter les caractéristiques de « métaboliseurs lents ». Par conséquent, si un patient est déjà sous fluoxétine ou en a reçu au cours des 5 dernières semaines, tout traitement par des médicaments qui sont métabolisés principalement par le CYP2D6 et qui ont un indice thérapeutique relativement étroit (p. ex. flécaïnide, encaïnide, vinblastine, carbamazépine et antidépresseurs tricycliques) doit commencer par l’administration de la plus petite dose de l’intervalle thérapeutique.
Réciproquement, si un patient reçoit déjà un médicament métabolisé par le CYP2D6 et que l’on ajoute de la fluoxétine à son schéma thérapeutique, il faudra envisager, au besoin, de réduire la dose du premier médicament, en particulier s’il s’agit d’un des agents mentionnés ci-dessus, qui ont un indice thérapeutique étroit et qui sont les plus concernés par cette interaction.
Tamoxifène : La littérature fait état d’une interaction pharmacocinétique entre les inhibiteurs du CYP2D6 et le tamoxifène, laquelle se traduit par une diminution de 65 % à 75 % des concentrations plasmatiques de l’une des formes plus actives du tamoxifène, soit l’endoxifène. Dans certaines études, on a observé une diminution de l’efficacité du tamoxifène lorsque celle-ci est employée en concomitance avec certains antidépresseurs de la classe des ISRS. Comme une atténuation de l’effet du tamoxifène ne peut être exclue, l’administration concomitante de tamoxifène et d’un inhibiteur puissant du CYP2D6 (dont la fluoxétine) doit être évitée dans la mesure du possible (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Effet de l’inhibition du CYP2D6 sur le métabolisme de la fluoxétine : Le phénotype pharmacogénétique CYP2D6 d’un patient et un certain nombre de médicaments qui inhibent l’isoenzyme CYP2D6 peuvent modifier les propriétés pharmacocinétiques et la proportion relative des métabolites de la fluoxétine.
Médicaments métabolisés par le CYP3A4 : L’administration concomitante de fluoxétine et de doses uniques de terfénadine (un substrat du CYP3A4) au cours d’une étude in vivo n’a pas entraîné d’augmentation des concentrations plasmatiques de la terfénadine. De plus, des études in vitro ont montré qu’à l’endroit du métabolisme de divers substrats du CYP3A4, comme l’astémizole, le cisapride et le midazolam, l’action inhibitrice du kétoconazole — un puissant inhibiteur du CYP3A4 — est au moins 100 fois plus puissante que celle de la fluoxétine ou de la norfluoxétine. Ces données indiquent donc que l’inhibition du CYP3A4 produite par la fluoxétine n’est probablement pas d’ampleur assez importante pour avoir des conséquences cliniques.
Antidépresseurs tricycliques : Dans deux études, les concentrations plasmatiques d’imipramine et de désipramine, préalablement stables, ont subi une hausse de 2 à 10 ordres de grandeur par suite de l’administration conjointe de fluoxétine. Cet effet peut persister pendant trois semaines ou plus après l’interruption du traitement par la fluoxétine. Par conséquent, il peut être indiqué de réduire les doses d’antidépresseurs tricycliques (ATC) et de surveiller temporairement les concentrations plasmatiques de ces agents lorsque le patient reçoit de la fluoxétine en concomitance ou qu’on a récemment mis fin à son traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10.3 Pharmacocinétique, Accumulation et ralentissement de l’élimination).
Lithium : Certains comptes rendus ont fait état d’augmentation des concentrations de lithium par suite de l’utilisation concomitante de fluoxétine, d’autres, de diminution. Des cas d’intoxication par le lithium ont également été signalés, aussi les concentrations de lithium doivent-elles être mesurées en cas d’administration concomitante.
Tryptophane : Cinq patients ayant reçu de la fluoxétine en concomitance avec du tryptophane ont éprouvé des effets secondaires, notamment de l’agitation et des troubles gastro-intestinaux.
Benzodiazépines : Chez certains patients, la demi-vie du diazépam peut être plus longue en cas d’administration concomitante avec la fluoxétine.
L’administration concomitante d’alprazolam et de fluoxétine s’est soldée par une augmentation des concentrations plasmatiques d’alprazolam, ce qui a accentué la diminution de la performance psychomotrice. On doit donc surveiller l’état clinique du patient en cas d’administration conjointe de ces deux agents. Comme l’expérience concernant l’utilisation de fluoxétine en concomitance avec d’autres médicaments agissant sur le SNC est limitée, on recommande d’être prudent lorsqu’une telle association médicamenteuse est nécessaire.
Antipsychotiques : Une augmentation des concentrations sanguines d’halopéridol et de clozapine et, dans certains cas, des manifestations cliniques d’intoxication ont été observées chez des patients ayant reçu ces antipsychotiques en concomitance avec de la fluoxétine, aussi y a-t-il lieu de surveiller l’état clinique chez les patients qui reçoivent un tel traitement.
Agents sérotoninergiques : Compte tenu du mécanisme d’action de la fluoxétine et du risque de toxicité sérotoninergique, il faut se montrer prudent lorsqu’on administre la fluoxétine en concomitance avec d’autres agents susceptibles d’agir sur le système de neurotransmission sérotoninergique, tels que le tryptophane, les triptans, les inhibiteurs du recaptage de la sérotonine, le linézolide (un IMAO réversible non sélectif utilisé comme antibiotique), le lithium, le tramadol, le fentanyl et ses analogues, le dextrométhorphane, le tapentadol, la mépéridine, la méthadone, la pentazocine ou le millepertuis (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/syndrome malin des neuroleptiques).
Triptans (antagonistes des récepteurs 5-HT1) : Après la commercialisation de ce produit, quelques rares comptes rendus ont fait état de patients ayant éprouvé de la faiblesse ou présenté de l’hyperréflexie ou une incoordination à la suite de l’emploi d’un inhibiteur sélectif du recaptage de la sérotonine (ISRS) et de sumatriptan, un agoniste des récepteurs 5-HT1. On recommande donc de bien observer le patient si, du point de vue clinique, il s’avère justifié d’administrer un triptan et un ISRS (p. ex. fluoxétine, fluvoxamine, paroxétine, sertraline ou citalopram) en concomitance. Il faut également s’attendre à ce que pareille interaction puisse se produire si d’autres agonistes des récepteurs 5-HT1 sont utilisés en association avec les ISRS (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/syndrome malin des neuroleptiques).
Phénytoïne : Les concentrations plasmatiques de phénytoïne ont accusé une hausse substantielle après l’amorce d’un traitement concomitant par la fluoxétine chez des patients qui recevaient des doses d’entretien stables, donnant lieu à des symptômes d’intoxication (nystagmus, diplopie, ataxie et dépression du SNC).
Carbamazépine : Les concentrations plasmatiques d’anticonvulsivants ont accusé une hausse substantielle après l’amorce d’un traitement concomitant par la fluoxétine chez des patients qui recevaient des doses stables de phénytoïne et de carbamazépine, donnant lieu à des signes cliniques d’intoxication due aux anticonvulsivants. Il y a donc lieu d’envisager de surveiller l’état clinique de ces patients lorsqu’on amorce un traitement par la fluoxétine.
9.5 Interactions médicament-aliment
L’absorption de la fluoxétine n’est pas modifiée par les aliments.
9.6 Interactions médicament-herbe médicinale
Millepertuis : Comme dans le cas des autres ISRS, des interactions pharmacodynamiques peuvent avoir lieu en cas d’administration concomitante avec la fluoxétine, entraînant ainsi une augmentation des effets indésirables.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi si la fluoxétine interagit avec les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mode d’action de la fluoxétine n’est pas connu. Les effets antidépresseur, antiobsessionnel et antiboulimique de la fluoxétine seraient liés à sa capacité d’inhiber sélectivement le recaptage de la sérotonine par les neurones. Aux doses cliniques, la fluoxétine bloque la capture de la sérotonine par les plaquettes humaines.
10.2 Pharmacodynamie
Les divers effets anticholinergiques, sédatifs et cardiovasculaires des antidépresseurs tricycliques classiques seraient attribuables, selon certaines hypothèses, à l’inhibition des récepteurs muscariniques, histaminergiques et α1-adrénergiques. Or des études sur la fixation in vitro de la fluoxétine à divers récepteurs montrent que ce composé a une affinité beaucoup plus faible que les antidépresseurs tricycliques pour ces récepteurs, ainsi que pour d’autres récepteurs membranaires (récepteurs des opiacés, récepteurs sérotoninergiques 5-HT1 et 5-HT2, récepteurs adrénergiques α1, α2 et β, et récepteurs dopaminergiques).
Électrocardiographie
Une étude à double insu, contrôlée par placebo, à répartition aléatoire et à doses multiples a été menée auprès de deux cohortes d’adultes en bonne santé (métaboliseurs intermédiaires et rapides du CYP2D6). Dans la première cohorte, les sujets ont reçu pendant 28 jours une dose uniquotidienne de 20 mg de fluoxétine par voie orale (n = 12) ou un placebo (n = 4), tandis que les sujets de la deuxième cohorte ont reçu pendant 28 jours une dose uniquotidienne de 40 mg de fluoxétine par voie orale (n = 12) ou un placebo (n = 4). Une série d’ECG ont été pratiquées au début de l’étude ainsi que le 1er et le 28e jour du traitement. Chez les patients ayant été traités par la fluoxétine à 40 mg (n = 12), la différence moyenne maximale comparativement au placebo en ce qui a trait à la variation moyenne dans le temps de l’intervalle QTcF par rapport à la valeur initiale (QT/RR0,33) était de 12,005 msec (IC à 90 % : 4,412-19,598) le 28e jour. Chez les patients ayant reçu la dose de 20 mg, l’augmentation correspondante de l’intervalle QTcF ajustée en fonction du placebo était de 4,841 msec (IC à 90 % : -4,009-13,69) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire ; 8.4 Résultats anormaux des épreuves de laboratoire, Constatations relatives à l’ECG ; 8.5 Effets indésirables observés après la commercialisation du produit et 9 INTERACTIONS MÉDICAMENTEUSES).
10.3 Pharmacocinétique
Absorption, distribution, métabolisme et excrétion
La fluoxétine est bien absorbée après administration par voie orale. Chez l’homme, les concentrations plasmatiques maximales observées 6 à 8 heures après l’administration d’une dose orale unique de 40 mg se situent entre 15 et 55 ng/mL. Les aliments ne semblent pas modifier la biodisponibilité générale de la fluoxétine, mais ils peuvent en retarder l’absorption, ce qui ne tire pas à conséquence. La fluoxétine peut donc être administrée avec ou sans aliments.
La fluoxétine subit un métabolisme hépatique important, à l’issue duquel elle est transformée en norfluoxétine et en d’autres métabolites non identifiés. L’activité pharmacologique de la norfluoxétine, formée par déméthylation, s’apparente à celle de la fluoxétine. La norfluoxétine contribue à la longue durée d’action de la fluoxétine. La principale voie d’élimination semble être le métabolisme hépatique, qui forme des métabolites inactifs excrétés par le rein. La demi-vie d’élimination de la fluoxétine est de 4 à 6 jours, et celle de son métabolite actif, de 4 à 16 jours.
Points cliniques relevant du métabolisme et de l’élimination
Métabolisme différent
Comme celui de plusieurs autres composés, dont les antidépresseurs tricycliques et certains ISRS (inhibiteurs sélectifs du recaptage de la sérotonine), le métabolisme de la fluoxétine dépend du CYP2D6. L’administration concomitante de fluoxétine et des médicaments mentionnés ci-dessus peut entraîner des interactions médicamenteuses cliniquement importantes (voir la section 9 INTERACTIONS MÉDICAMENTEUSES).
Accumulation et ralentissement de l’élimination
L’élimination de la fluoxétine et de son métabolite actif — la norfluoxétine — étant relativement lente, il s’ensuit que ces deux entités s’accumulent en quantité importante dans l’organisme lors d’un usage prolongé. Par conséquent, il peut s’écouler jusqu’à un ou deux mois avant que l’organisme n’en soit complètement débarrassé. Il est donc important de tenir compte de la persistance de ces deux entités actives dans l’organisme lors de l’interruption du traitement par Teva-Fluoxetine ou lorsqu’on entend administrer peu après un médicament susceptible d’interagir avec Teva-Fluoxetine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Conséquences de la longue demi-vie d’élimination de la fluoxétine et 9 INTERACTIONS MÉDICAMENTEUSES).
Cinétique
Au bout de 30 jours de traitement à raison de 20 mg/jour, les concentrations plasmatiques moyennes de fluoxétine s’élevaient à 79,1 ± 33,4 ng/mL, et celles de norfluoxétine, à 129,0 ± 42,0 ng/mL. Les concentrations plasmatiques de fluoxétine (demi-vie d’élimination de 1 à 3 jours après administration aiguë et de 4 à 6 jours après administration prolongée) étaient plus élevées que celles prévues d’après les études à doses uniques. La norfluoxétine, toutefois, semble présenter une pharmacocinétique linéaire. Sa demi-vie terminale moyenne était de 8,6 jours après administration d’une dose unique et de 9,3 jours après administration de doses multiples.
Il faut de 4 à 5 semaines d’administration continue pour que les concentrations plasmatiques atteignent l’équilibre. En moyenne, les concentrations plasmatiques observées chez des patients ayant reçu des doses de 40 à 80 mg/jour pendant 3 ans étaient comparables à celles de patients ayant reçu la même dose, mais pendant 4 à 5 semaines seulement.
Liaison aux protéines
La fluoxétine se lie aux protéines plasmatiques dans une proportion d’environ 94 %. L’interaction entre la fluoxétine et d’autres agents hautement liés aux protéines n’a pas été étudiée à fond, mais elle pourrait être importante (voir la section 9 INTERACTIONS MÉDICAMENTEUSES).
Populations et cas particuliers
Personnes âgées : Les effets du vieillissement sur le métabolisme de la fluoxétine ont été étudiés chez un sous-groupe de 260 patients âgés souffrant de dépression, mais par ailleurs en bonne santé (âge moyen : 67,4 ans ; intervalle : 60 – 85 ans). Les concentrations plasmatiques moyennes observées chez ces patients ayant reçu 20 mg de fluoxétine pendant 6 semaines étaient de 89,5 ± 53,6 ng/mL dans le cas de la fluoxétine et de 119,0 ± 51,3 ng/mL dans le cas de la norfluoxétine. L’influence des affections comorbides et de la prise concomitante d’autres médicaments n’a cependant pas été évaluée.
Insuffisance hépatique : S’établissant en moyenne à 7,6 jours, la demi-vie d’élimination de la fluoxétine est plus longue chez les cirrhotiques que chez les sujets en bonne santé, chez qui elle va de 2 à 3 jours. La demi-vie de la norfluoxétine est elle aussi plus longue en cas de cirrhose, passant de 7 à 9 jours chez les sujets en bonne santé à 12 jours en moyenne chez les malades. La fluoxétine doit donc être utilisée avec prudence chez les patients souffrant d’hépatopathie (voir 4.2 Dose recommandée et ajustement posologique, Cas particuliers et 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique).
Insuffisance rénale : Au cours des études dans lesquelles les patients ont reçu des doses uniques, la pharmacocinétique de la fluoxétine et de la norfluoxétine était semblable d’un sujet à l’autre — anéphriques en hémodialyse chronique compris — , indépendamment du degré d’insuffisance rénale. Toutefois, étant donné qu’une accumulation plus marquée de la fluoxétine ou de ses métabolites (y compris peut-être certains métabolites non encore identifiés) peut avoir lieu chez les patients atteints d’insuffisance rénale prononcée sous traitement chronique, on recommande d’administrer des doses plus faibles ou plus espacées (voir les sections 4.2 Dose recommandée et ajustement posologique, Cas particuliers et 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les flacons entre 15 °C et 30 °C à l’abri de la lumière.
Garder le produit hors de la portée et de la vue des enfants.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Chlorhydrate de fluoxétine
Nom chimique : Chlorhydrate de (±)-N-méthyl-3-phényl-3-
[(α,α,α,-trifluoro-p-tolyl)oxy]-propylamine
Formule et poids moléculaires : C17H18F3NO • HCl 345,79 g/mol
Formule développée :
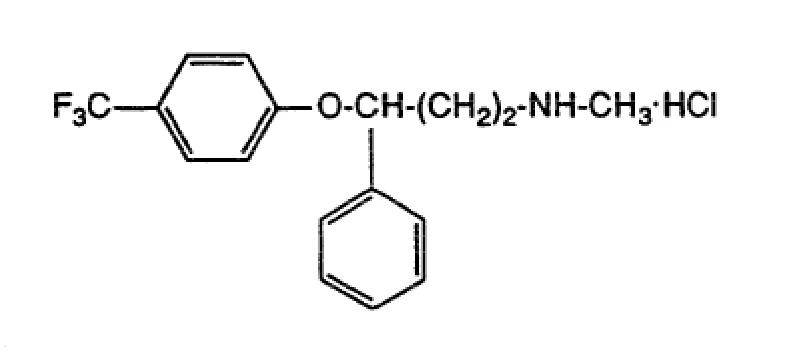
Propriétés physicochimiques
| Description | Poudre blanche à blanc cassé pratiquement inodore. |
| pKa | 9,5 (solution à 66 % dans le DMF) |
| Solubilité | Entièrement soluble dans le méthanol et l’éthanol, soluble dans le chloroforme, modérément soluble dans l’isopropanol, légèrement soluble dans l’eau et pratiquement insoluble dans le toluène, le benzène et l’acétate d’éthyle. |
| Point de fusion | 153 °C – 159 °C |
| pH | 5,0 – 7,0 (solution à 0,5 %) |
14 ESSAIS CLINIQUES
14.1 Essais cliniques, par indication
Dépression
- L’efficacité du chlorhydrate de fluoxétine a été établie dans des essais cliniques contrôlés par placebo d’une durée de 5 et de 6 semaines menés chez des consultants externes (≥ 18 ans) souffrant de dépression majeure répondant aux critères diagnostiques du DSM-III-R.
- Deux essais cliniques contrôlés par placebo d’une durée de 6 semaines menés chez des personnes âgées souffrant d’une dépression majeure répondant aux critères diagnostiques du DSM-III-R ont montré que l’administration de 20 mg/jour de chlorhydrate de fluoxétine constitue un traitement efficace chez ces patients (âge moyen : 67,4 ans ; intervalle : 60 – 85 ans).
- Une étude a été menée chez des consultants externes en dépression qui, à la fin d’une phase initiale de 12 semaines de traitement ouvert comprenant l’administration de 20 mg de chlorhydrate de fluoxétine par jour, avaient répondu au traitement (score ≤ 7 à l’échelle modifiée de Hamilton en 17 points pour l’évaluation de la dépression [HAMD-17] lors de chacune des trois dernières semaines de traitement ouvert et absence de dépression majeure d’après les critères diagnostiques du DSM-III-R). Ces patients (n = 298) ont été répartis aléatoirement dans deux groupes, l’un devant poursuivre le traitement à double insu (c.-à-d. 20 mg/jour de chlorhydrate de fluoxétine), l’autre, un placebo. Après 38 semaines (soit 50 au total), le taux de rechute (définie comme étant la présence, pendant deux semaines, de symptômes suffisants pour poser un diagnostic de dépression majeure ou comme l’obtention d’un score ≥ 14 pendant trois semaines à l’échelle HAMD-17 modifiée) observé chez les patients sous chlorhydrate de fluoxétine était, sur le plan statistique, significativement inférieur à celui observé chez les patients sous placebo.
14.3 Études de biodisponibilité comparative
Les tableaux ci-dessous présentent une comparaison des paramètres pharmacocinétiques de deux types de capsules de fluoxétine de 20 mg — PrTeva-Fluoxetine et PROZAC® — mesurés lors d’une étude de biodisponibilité comparative croisée à deux permutations menée chez 12 volontaires de sexe masculin en bonne santé. Les tableaux ci-après présentent les paramètres plasmatiques de la fluoxétine et de la norfluoxétine.
Chlorhydrate de fluoxétine
(2 × 20 mg)
À partir des données mesurées
Moyenne géométrique Moyenne arithmétique (% CV)
| Paramètre | Produit testé* | Produit de référence† | % p/r à PROZAC® |
ASC0-72 h (ng•h/mL) | 745,6 753,9 (16) | 696,5 702,8 (14) | 107 |
ASCT (ng•h/mL) | 828,8 856,9 (27) | 772,8 810,3 (35) | 107 |
ASCI (ng•h/mL) | 992,3 1024 (25) | 934,5 974,9 (34) | 106 |
Cmax (ng/mL) | 20,49 20,89 (18) | 19,89 20,21 (16) | 103 |
| tmax§ (h) | 8,33 (2) | 8,67 (2) | — |
| t½§ (h) | 36,3 (13) | 37,5 (22) | — |
* Capsules Teva-Fluoxetine, Teva Canada Limitée.
† Capsules PROZAC®, fabriquées par Eli Lily Canada inc. (achetées au Canada). § Exprimé sous forme de moyenne arithmétique uniquement (% CV).
Chlorhydrate de fluoxétine
(2 × 20 mg)
À partir des données mesurées
Moyenne géométrique Moyenne arithmétique (% CV)
| Paramètre | Produit testé* | Produit de référence† | % p/r à PROZAC® |
ASC0-72 h (ng•h/mL) | 827,3 877,6 (35) | 842,5 904,4 (38) | 98,2 |
ASCT (ng•h/mL) | 3944 4093 (29) | 3789 4006 (34) | 104 |
ASCI (ng•h/mL) | 4628 4739 (25) | 4628 4789 (28) | 100 |
Cmax (ng/mL) | 15,03 15,82 (32) | 14,88 15,61 (33) | 101 |
| tmax§ (h) | 7,20 (25) | 63,3 (31) | — |
| t½§ (h) | 152,0 (44) | 162,0 (47) | — |
* Capsules Teva-Fluoxetine, Teva Canada Limitée.
† Capsules PROZAC®, fabriquées par Eli Lily Canada inc. (achetées au Canada). § Exprimé sous forme de moyenne arithmétique uniquement (% CV).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Études sur la toxicité subchronique, la toxicité chronique, le pouvoir carcinogène et études connexes
Études sur la toxicité subchronique
Des souris ont reçu environ 2, 7 ou 31 mg/kg/jour de fluoxétine par voie alimentaire pendant 3 mois. Les effets indésirables importants ont été observés essentiellement chez les animaux ayant reçu la dose élevée. Incluant un taux de mortalité de 15 %, ils comprenaient notamment une hyperactivité constante accompagnée d’une diminution du gain pondéral, une légère augmentation réversible de la phosphatase alcaline et de l’ALT, une diminution du poids des testicules, du cœur et de la rate, une hypospermatogenèse et une phospholipidose pulmonaire réversible.
L’histiocytose pulmonaire (phospholipidose) a été la principale manifestation pathologique observée chez les rats ayant reçu des doses moyennes de fluoxétine d’environ 9, 25 ou 74 mg/kg/jour pendant trois mois par le biais de leur alimentation. Au bout de 8 semaines, tous les animaux ayant reçu environ 74 mg/kg/jour étaient morts. Une diminution de la consommation alimentaire et du poids a été observée chez les animaux ayant reçu environ 25 ou 74 mg/kg/jour, de même qu’une hyperirritabilité.
Les chiens ont survécu à l’administration de doses orales allant jusqu’à 20 mg/kg/jour pendant trois mois, traitement qui a eu pour seul effet secondaire majeur l’anorexie. Une importante accumulation de fluoxétine et de norfluoxétine a été observée dans le plasma et les tissus des animaux. Mydriase et tremblements ont été observés au cours du premier mois de traitement.
Anorexie et perte de poids ont été observées chez des singes ayant reçu 10 ou 25 mg/kg/jour de fluoxétine par voie orale pendant deux semaines. Un singe ayant reçu 25 mg/kg/jour a eu des convulsions cloniques après avoir reçu 6 doses. Une accumulation de fluoxétine et de norfluoxétine a été observée au bout de plusieurs doses, ainsi qu’une diminution du nombre d’érythrocytes et de leucocytes.
Études sur la toxicité chronique
Pendant un an, des rats (25/sexe/dose) ont reçu de la fluoxétine par voie alimentaire jour après jour, à raison d’environ 0,5, 2,3 ou 10,7 mg/kg/jour. Les signes de toxicité, observés uniquement chez les femelles recevant la dose élevée, consistaient en anorexie, en chromodacryorrhée et en un comportement inhabituel observés pour la première fois au cours du huitième mois de traitement, les animaux se déplaçant sur les orteils avec les pieds en extension et le dos courbé après avoir été manipulés.
Des signes de phospholipidose ont été observés dans les poumons, le foie et le cortex surrénalien de 24 des 40 animaux ayant reçu la dose élevée, ainsi que chez un rat ayant reçu la dose intermédiaire. La phospholipidose s’est avérée réversible deux mois après l’interruption du traitement. Le foie des rats ayant reçu les doses intermédiaire ou élevée présentait une infiltration graisseuse légère ou minime. Une hyperplasie minime et réversible des cellules du SRE a été observée dans les ganglions lymphatiques des animaux ayant reçu la dose élevée.
Des chiens (5/sexe/dose) ont reçu des doses quotidiennes orales de fluoxétine de 1, 4,5 ou 20 mg/kg (réduites à 10 mg/kg après 6 mois en raison du décès de 3 femelles) pendant un an. Les effets toxiques observés dans cette étude étaient semblables aux effets observés dans l’étude sur la toxicité subchronique, à ceci près qu’une phospholipidose a été notée dans les poumons, le foie, les surrénales, la couche plexiforme interne de la rétine, les ganglions lymphatiques, la rate et les leucocytes périphériques des animaux ayant reçu la dose élevée pendant une période prolongée. Ces animaux ont également présenté une bradycardie modérée ainsi qu’une diminution modérée du poids des surrénales.
Une phospholipidose a également été observée chez quelques chiens ayant reçu la dose la plus faible — 1,0 mg/kg/jour —, mais uniquement dans les poumons et les leucocytes. Aucun effet cardiovasculaire n’a été observé, exception faite d’une légère diminution de la fréquence cardiaque basale. Tous les effets associés au traitement ont disparu pendant la période de récupération chez les animaux ayant survécu.
Discussion sur la phospholipidose : Les cas de phospholipidose générale observés chez la souris, le rat et le chien ont été associés à l’administration chronique ou subchronique de fluoxétine. Cet effet a été associé à l’accumulation de norfluoxétine et, dans une moindre mesure, de fluoxétine dans les tissus touchés. La phospholipidose générale n’a été associée à aucun effet indésirable et s’est avérée réversible après administration chronique de la fluoxétine pendant un an chez le rat et le chien.
Cet effet a été observé chez l’animal avec plusieurs autres agents cationiques amphiphiles d’utilité clinique, tels que les antidépresseurs — imipramine, clomipramine, iprindole — et d’autres médicaments, comme la chlorphentermine, la fenfluramine, la clozapine, la chloroquine, la mépacocine, la chlorcyclizine, le tamoxifène, le
4,4’-diéthylaminoéthoxyhexestrol, l’amiodarone et la perhexiline. La portée clinique de cet effet n’est pas connue chez l’homme, mais on pense que dans le cadre de l’utilisation clinique, les propriétés de la fluoxétine associées à la phospholipidose n’auront pas d’effets indésirables.
Génotoxicité
Le pouvoir mutagène de la fluoxétine et de son métabolite, la norfluoxétine, a été évalué dans une série de tests in vitro et in vivo, notamment le test de Ames, le test de Ames modifié, le test de réparation de l’ADN dans les hépatocytes du rat, le test d’échange de chromatides sœurs dans des cellules de moelle osseuse de hamsters chinois et le test de mutations génétiques dans des cellules lymphomateuses de souris. Les résultats obtenus avec l’un et l’autre composés ont été négatifs dans tous les tests.
Cancérogénicité
Pendant deux ans, des rats ont reçu des doses moyennes pondérées de fluoxétine équivalant à environ 0,45, 2 ou 9 mg/kg/jour, administrées par l’intermédiaire de leur ration alimentaire. La fréquence des manifestations associées au vieillissement, telles que la chromodacryorrhée, l’alopécie et le toilettage médiocre, a augmenté à la dose élevée, en particulier chez les femelles. Une diminution du gain pondéral et de la consommation de nourriture a été observée à la dose élevée, de même que, chez les femelles surtout, un comportement lié à la manipulation consistant en une démarche sur les orteils le dos voûté. Une augmentation de la concentration tissulaire de fluoxétine et de norfluoxétine a été observée à chaque posologie, tandis que la phospholipidose est survenue principalement chez les animaux ayant reçu la dose élevée. Aucune augmentation significative de la fréquence de tumeurs ni de la mortalité n’a été observée.
Des souris ont reçu des doses de fluoxétine équivalant à environ 1,2, 4,8 ou 12,1 mg/kg/jour, administrées par l’intermédiaire de leur ration alimentaire. Les doses utilisées étaient basées sur les résultats de l’étude de trois mois sur la toxicité subchronique. Fait inattendu, un taux de mortalité élevé a été observé peu après le début de l’étude de deux ans chez les femelles recevant la dose élevée, ce qui a nécessité une réduction de la dose après 30 jours. Le taux de survie des femelles sous dose élevée a été réduit à deux ans. Exception faite d’une augmentation modérée de l’ALT chez les mâles recevant la dose élevée et d’une légère variation du poids des organes, aucun effet toxicologique majeur n’a été observé chez les souris. Dégénérescence hépatocellulaire, dépôts graisseux dans le foie et dégénérescence des hépatocytes centrolobulaires ont été observés lors de l’examen microscopique des tissus des animaux ayant reçu les doses inter-médiaire et élevée. Aucun signe d’accumulation de phospholipides dans les poumons ni effet oncogène n’ont été observés.
Une deuxième étude menée chez la souris avec des doses similaires a donné des résultats semblables. Le taux de survie à deux ans des femelles ayant reçu la dose élevée a été réduit. Des convulsions cloniques associées à la manipulation des animaux ont été observées à toutes les doses chez les mâles et à la dose élevée chez les femelles, chez qui elles étaient accompagnées d’une légère augmentation du poids du foie. Une infiltration graisseuse parfois minime, parfois modérée a été observée dans le foie des animaux ayant reçu la dose intermédiaire ou la dose élevée, ainsi qu’une hypertrophie des hépatocytes. La concentration de fluoxétine et de norfluoxétine dans le tissu pulmonaire a accusé une augmentation dose-dépendante. Aucun signe d’accumulation de phospholipides dans les poumons ni effet oncogène n’ont été observés.
Toxicologie pour la reproduction et le développement
Études sur la reproduction et l’altération de la fécondité
Des rates Wistar (30/dose) ont reçu des doses quotidiennes de fluoxétine de 2,5 ou 12,5 mg/kg, pendant une période commençant deux semaines avant l’accouplement et se terminant à la fin de la gestation ou de l’allaitement. Dans une deuxième étude, des rats mâles Wistar (40/dose) ont reçu des doses alimentaires équivalant à environ 1,5, 3,9 ou 9,7 mg/kg de fluoxétine pendant les 10 semaines précédant l’accouplement ainsi que pendant la période de reproduction. Ces rats mâles ont été accouplés avec des femelles Wistar (40/dose) recevant les mêmes doses alimentaires depuis la troisième semaine avant l’accouplement jusqu’à la fin de la période d’allaitement. Une diminution du taux de survie des petits a été observée dans les deux études à la dose élevée. Aucun effet tératogène ni effet indésirable sur la fécondité ou le développement postnatal n’a été associé à l’administration de la fluoxétine.
Aucune altération de la fécondité n’a été observée chez les animaux adultes ayant reçu jusqu’à 12,5 mg/kg/jour (soit environ 1,5 fois, en mg/kg, la dose maximale recommandée chez l’être humain).
Dans le cadre d’une étude toxicologique chez les petits, des ratons CD (30/sexe/groupe) ont reçu du chlorhydrate de fluoxétine par voie orale, à raison de 0, 3, 10 ou 30 mg/kg/jour du 21e au 91e jour près la naissance, et leur état clinique a été surveillé. Dix rats par sexe et par groupe ont été sacrifiés 91 jours après la naissance, et une autopsie destinée à évaluer les effets histopathologiques et les variations de la biochimie clinique, des paramètres hématologiques, de la longueur du fémur et du poids des organes ont été effectuées. Après une période de récupération d’environ onze semaines, on a évalué le sperme dans tous les groupes, et les testicules et les épididymes des animaux ayant reçu 30 mg/kg/jour ont été examinés au microscope.
Chez les ratons ayant reçu la dose de 30 mg/kg/jour, les concentrations plasmatiques de fluoxétine et de norfluoxétine étaient respectivement 5 à 8 fois et 18 à 20 fois plus élevées que celles que l’on observe habituellement chez les enfants. Dans le cas des ratons ayant reçu 10 mg/kg, les valeurs correspondantes étaient respectivement de 2 et de 8.
L’administration de 30 mg/kg/jour de chlorhydrate de fluoxétine du 21e au 90e jour après la naissance a entraîné une réduction substantielle du gain pondéral, accompagnée d’une dégénérescence et d’une nécrose des tubes séminifères, d’une vacuolisation de l’épithélium épididymaire, d’un granulome spermatique épididymaire de même que d’une immaturité et d’une inactivité de l’appareil reproducteur chez les femelles.
Après une période de récupération d’environ 11 semaines, les rats mâles ayant reçu 30 mg/kg/jour présentaient une dégénérescence testiculaire, des microgranulomes spermatiques dans les tubes séminifères, des modifications cribriformes de l’épithélium épididymaire, une vacuolisation de l’épithélium et des granulomes spermatiques épididymaires. Tous les rats chez qui une modification cribriforme de l’épithélium épididymaire a été observée présentaient une dégénérescence testiculaire qui, à en juger d’après une comparaison avec les rats en période de traitement, était irréversible. En revanche, le fait que le degré et l’étendue de la vacuolisation de l’épithélium épididymaire étaient moins importants après la période de récupération que chez les animaux en cours de traitement indique qu’il s’agit là d’un effet réversible.
L’examen du sperme des animaux ayant reçu 30 mg/kg n’a révélé qu’une diminution d’environ 30 % du nombre de spermatozoïdes, leur morphologie et leur motilité n’ayant par ailleurs été nullement affectées. Une diminution de la fécondité a été observée dans ce groupe. Un retard de maturation sexuelle a été observé chez les mâles ayant reçu 10 mg/kg/jour et chez les animaux des deux sexes ayant reçu la dose de 30 mg/kg/jour. On ignore la portée de ces observations chez l’humain.
Études sur le pouvoir tératogène
Des rates Fischer 344 vierges (25/dose) ont été fécondées par des mâles témoins non traités et ont reçu (par gavage) des doses orales quotidiennes de 2, 5 ou 12,5 mg/kg/jour de fluoxétine, du 6e au 15e jour de la gestation. L’examen des animaux, au 20e jour, a fait ressortir une diminution du gain pondéral et de la consommation de nourriture chez les animaux ayant reçu la dose de 12,5 mg/kg/jour. La fluoxétine n’a produit aucun effet tératogène ni aucune modification des paramètres de la reproduction.
Des lapines Dutch Belted vierges (15/dose) ont été inséminées artificiellement avec le sperme de témoins non traités, après quoi elles ont reçu des doses quotidiennes de 2,5, 7,5 ou 15 mg/kg/jour de fluoxétine par gavage du 6e au 18e jour de la gestation. L’examen des animaux, le 28e jour, a fait ressortir des effets toxiques, se manifestant sous forme de diminution dose-dépendante du gain pondéral et de la consommation de nourriture dans les trois groupes posologiques. Par ailleurs, parmi les animaux ayant reçu la dose de 15 mg/kg/jour, deux lapines sont décédées et trois ont avorté. La fréquence des résorptions était également plus élevée dans ce groupe. Aucun signe d’effet tératogène n’a été observé.
Toxicité chez les jeunes animaux
L’administration de 30 mg/kg de chlorhydrate de fluoxétine du 21e au 90e jour après la naissance a entraîné une augmentation de l’activité de la créatine-kinase (CK) et de l’aspartate aminotransférase (AST) sériques chez le jeune rat CD, ainsi qu’une dégénérescence, une nécrose et une régénération des muscles squelettiques, observées au microscope. La croissance fémorale des ratons ayant reçu les 30 mg/kg était plus faible que celle des animaux témoins. La dose de 30 mg/kg a été associée à une toxicité générale grave et dépassait la dose maximale tolérée. D’autres observations sont présentées dans la section « Études sur la reproduction et l’altération de la fécondité ».
On a signalé que la fluoxétine avait un effet particulier sur l’ostéoformation chez des souris recevant de la fluoxétine pendant la période juvénile. Après un traitement de 4 semaines par la fluoxétine (5 ou 20 mg/kg, ip) amorcé à l’âge de 4 semaines, on a observé une baisse de l’ostéoformation, entraînant une baisse du contenu minéral osseux et de la densité minérale osseuse. Ces doses n’ont eu aucun effet la croissance globale (gain de poids et longueur fémorale). Les doses administrées aux jeunes souris dans cet essai étaient de 0,5 à 2 fois supérieures à la dose maximale recommandée chez les enfants d’après la surface corporelle.