


Monographie de produit - Teva-Paroxetine
1 INDICATIONS
Teva-Paroxetine (chlorhydrate de paroxétine) est indiqué pour le traitement symptomatique des troubles suivants :
- Trouble dépressif majeur (TDM)
- Trouble obsessionnel-compulsif (TOC)
- Trouble panique (avec ou sans agoraphobie)
- Phobie sociale (anxiété sociale)
- Trouble d’anxiété généralisée (TAG)
- État de stress post-traumatique (ESPT)
Emploi de Teva-Paroxetine pendant une période prolongée
Les essais cliniques ont montré que l’administration continue de chlorhydrate de paroxétine chez les patients modérément ou assez gravement dépressifs est efficace pendant au moins 6 mois (voir 14.1 Essais cliniques, par indication, Trouble dépressif majeur).
Les essais cliniques sur le trouble obsessionnel-compulsif, le trouble panique, la phobie sociale, le trouble d’anxiété généralisée (TAG) et l’état de stress post-traumatique n’ont pas encore établi si le chlorhydrate de paroxétine est efficace à long terme (c.-à-d. pendant plus de 8 semaines dans le TAG et 12 pour les autres indications). Par conséquent, si le professionnel de la santé choisit d’utiliser Teva-Paroxetine (chlorhydrate de paroxétine) pendant une période prolongée pour traiter l’une de ces affections, il devra réévaluer périodiquement l’efficacité du médicament chez chaque patient (voir 4.1 Considérations posologiques).
1.1 Enfants
Enfants (< 18 ans) : L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Association possible avec des modifications comportementales et émotionnelles, y compris l’automutilation).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Selon les essais cliniques, le profil pharmacocinétique de la paroxétine n’est pas le même chez les personnes âgées que chez les jeunes adultes, aussi l’innocuité et l’efficacité de cet agent pourraient-elles être différentes entre ces deux populations. Ce sujet fait l’objet d’une brève discussion dans les sections pertinentes (voir 7.1.4 Personnes âgées; 10
PHARMACOLOGIE CLINIQUE et 4 POSOLOGIE ET ADMINISTRATION).
2 CONTRE-INDICATIONS
Le chlorhydrate de paroxétine est contre-indiqué dans les cas suivants :
- Hypersensibilité : Chez les patients présentant une hypersensibilité à ce produit, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Inhibiteurs de la monoamine-oxydase (IMAO) : En association avec un inhibiteur de la monoamine-oxydase (IMAO) ou dans un délai minimum de deux semaines après l’arrêt du traitement par un IMAO ou avant de commencer un tel traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/syndrome malin des neuroleptiques; 9.1 Interactions médicamenteuses graves et 9.4 Interactions médicament-médicament).
- Thioridazine : En association avec la thioridazine ou dans les deux semaines au moins après la fin d’un traitement par la thioridazine (voir 9.1 Interactions médicamenteuses graves et 9.4 Interactions médicament-médicament).
- Pimozide : En association avec le pimozide ou dans les deux semaines au moins après la fin d’un traitement par le pimozide (voir 9.1 Interactions médicamenteuses graves et 9.4 Interactions médicament-médicament).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Augmentation du risque d’automutilation ou de comportements nuisibles envers les autres, de pensées et de comportements suicidaires avec l’emploi d’antidépresseurs. Les patients sous antidépresseurs doivent faire l’objet d’une surveillance étroite pour déceler toute aggravation clinique et l’apparition de pensées ou de comportements associés à l’agitation et/ou au suicide (voir7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Association possible avec des modifications comportementales et émotionnelles, y compris l’automutilation).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Généralités
- Teva-Paroxetine n’est pas indiqué chez les enfants de moins de 18 ans
À moins que les bienfaits ne l’emportent nettement sur les risques, la paroxétine ne doit pas
être employée durant la grossesse, en particulier au cours du troisième trimestre, en raison des risques pour la santé du nouveau-né (voir 4.2 Dose recommandée et ajustement de la posologie et 7.1.1 Femmes enceintes).
En raison du risque possible de toxicité sérotoninergique :
- L’emploi concomitant d’IMAO est contre-indiqué.
Des périodes de sont nécessaires si on passe d’un traitement par la paroxétine à un
IMAO.
L’emploi d’autres agents sérotoninergiques n’est pas recommandé (voir 7 MISES EN
GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/syndrome malin des neuroleptiques).
- Il est recommandé de réduire graduellement la posologie lors du passage d’un antidépresseur à un autre, y compris la paroxétine.
Posologie :
- Il peut être nécessaire d’administrer une dose plus faible chez les personnes âgées et chez les personnes présentant une atteinte rénale.
- Toute modification de dose doit se faire de façon graduelle, y compris l’arrêt du traitement.
- Il faut surveiller l’apparition de symptômes liés à l’arrêt du traitement lors d’une réduction de dose ou de l’arrêt du traitement.
- Il faut réévaluer périodiquement la nécessité de poursuivre le traitement.
Surveillance de l’agitation et des tendances suicidaires
La surveillance clinique rigoureuse d’idées suicidaires ou d’autres indicateurs d’un comportement suicidaire possible est conseillée chez les patients, quel que soit leur âge, et particulièrement lors de l’instauration du traitement ou lors d’une modification de dose ou de schéma thérapeutique. Cela comprend également la surveillance des patients pour déceler des modifications comportementales ou émotionnelles du type agitation (7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Association possible avec des modifications comportementales et émotionnelles, y compris l’automutilation).
4.2 Dose recommandée et ajustement de la posologie
Dépression
- Posologie habituelle chez l’adulte : Le traitement par Teva-Paroxetine doit être amorcé à raison de 20 mg par jour. Chez la plupart des patients, cette dose est également la dose optimale. Il peut s’écouler de 3 à 4 semaines avant que la réponse thérapeutique ne soit observée.
- Éventail des doses : L’augmentation graduelle de la dose jusqu’à 40 mg par jour peut être envisagée chez les patients qui ne ré pondent pas suffisamment à la posologie de 20 mg par jour. La dose maximale recommandée est de 50 mg par jour.
Trouble obsessionnel-compulsif
- Posologie habituelle chez l’adulte : Le traitement par Teva-Paroxetine doit être amorcé à raison de 20 mg par jour. La dose recommandée dans le traitement du trouble obsessionnel-compulsif est de 40 mg par jour.
- Éventail des doses : L’augmentation graduelle de la dose peut être envisagée chez les patients qui ne répondent pas suffisamment à la posologie de 40 mg par jour. La dose maximale recommandée est de 60 mg par jour.
Trouble panique
- Posologie habituelle chez l’adulte : La posologie initiale recommandée de Teva-Paroxetine dans le traitement du trouble panique est de 10 mg par jour. La dose de Teva-Paroxetine recommandée dans le traitement du trouble panique est de 40 mg par jour.
- Éventail des doses : L’augmentation graduelle de la dose peut être envisagée chez les patients qui ne répondent pas suffisamment à la posologie de 40 mg par jour. La dose maximale recommandée est de 60 mg par jour.
Phobie sociale (anxiété sociale)
Posologie habituelle chez l’adulte : La posologie initiale recommandée est de 20 mg par jour.
Aucun lien entre la dose et le résultat thérapeutique n’a été clairement démontré à des doses supérieures à la plage de 20 à 60 mg par jour.
- Éventail des doses : L’augmentation graduelle de la dose quotidienne, par paliers de 10 mg, peut être envisagée chez les patients qui ne répondent pas suffisamment à la posologie de 20 mg par jour. La dose quotidienne maximale est de 50 mg.
Trouble d’anxiété généralisée
- Posologie habituelle chez l’adulte : La posologie initiale recommandée est de 20 mg par jour.
Éventail des doses : L’augmentation graduelle de la dose quotidienne, par paliers de 10 mg, peut
être envisagée chez les patients qui ne répondent pas suffisamment à la posologie de 20mg par jour. La dose quotidienne maximale est de 50 mg.
État de stress post-traumatique (ÉSPT)
- Posologie habituelle chez l’adulte : La posologie initiale recommandée est de 20 mg par jour.
Éventail des doses : L’augmentation graduelle de la dose quotidienne, par paliers de 10 mg, peut
être envisagée chez les patients qui ne répondent pas suffisamment à la posologie de 20 mg par jour. La dose quotidienne maximale est de 50 mg.
Ajustement posologique
D’après les paramètres de pharmacocinétique, les taux plasmatiques de paroxétine atteignent l’équilibre en 7 à 14 jours. La posologie doit donc être augmentée par paliers de 10 mg à intervalles de 1 à 2 semaines, ou selon le jugement du clinicien.
Traitement d’entretien
Pendant un traitement de longue durée, quelle que soit l’indication, la dose doit être maintenue au seuil d’efficacité le plus bas.
Il n’existe pas de données probantes permettant de répondre à la question de savoir pendant combien temps le patient doit continuer de recevoir Teva-Paroxetine. Toutefois, on s’entend généralement sur le fait que les épisodes de dépression aigus nécessitent un traitement pharmacologique de plusieurs mois, voire de plus d’un an. On ignore par contre si la dose nécessaire à l’induction de la rémission et la dose nécessaire à l’entretien de l’euthymie sont identiques.
Une évaluation systématique a montré que l’efficacité du chlorhydrate de paroxétine était maintenue sur une période d’au moins 6 mois à des doses moyennes d’environ 30 mg (voir 14.1 Essais cliniques par indication, Trouble dépressif majeur).
Interruption du traitement
Des symptômes associés à l’interruption du traitement ont été signalés dans les essais cliniques ainsi qu’après la commercialisation du chlorhydrate de paroxétine. Il faut surveiller les patients qui cessent leur traitement, de façon à déceler ces symptômes ou d’autres, indépendamment de l’indication pour laquelle on a prescrit Teva-Paroxetine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interruption du traitement par Teva-Paroxetine et 8 EFFETS INDÉSIRABLES, Effets indésirables observés après l’arrêt du traitement).
On recommande, dans la mesure du possible, de réduire la dose graduellement plutôt que de cesser brusquement la prise du médicament. Si des symptômes intolérables surviennent après une baisse de la dose ou l’arrêt du traitement, on doit rajuster le retrait graduel du médicament en fonction de la réponse clinique du patient (voir 8 EFFETS INDÉSIRABLES).
Populations particulières
Pour toutes les indications :
Enfants (< 18 ans) : Santé Canada n’a pas autorisé d’indication d’utilisation chez les enfants
(voir 1 INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, ASSOCIATION POTENTIELLE AVEC DES CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIONNELS, Y COMPRIS L'AUTOMUTILATION).
Personnes âgées (≥ 65 ans) : Chez les personnes âgées, les concentrations plasmatiques de
Teva-Paroxetine sont plus élevées et la demi-vie d’élimination est plus longue que chez les
jeunes adultes (voir 10 PHARMACOLOGIE CLINIQUE). La posologie initiale recommandée chez les personnes âgées et/ou affaiblies est de 10 mg par jour. On pourra augmenter la posologie dans les cas où cela est indiqué. La posologie maximale est de 40 mg par jour.
- Insuffisance rénale ou hépatique : Teva-Paroxetine doit être utilisé avec prudence chez les patients présentant une atteinte rénale ou hépatique. Dans les cas d’insuffisance rénale ou hépatique cliniquement importantes, la posologie initiale est de 10 mg par jour. La posologie maximale est de 40 mg par jour (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
Femmes enceintes : Selon diverses études épidémiologiques portant sur l’issue de la grossesse chez des femmes ayant reçu des antidépresseurs pendant le premier trimestre, l’utilisation de la paroxétine est associée à une augmentation du risque de malformations congénitales, en particulier de nature cardiovasculaire (p. ex. communication ventriculaire ou auriculaire). Si une patiente devient enceinte durant le traitement par Teva-Paroxetine, son médecin doit l’informer du risque que court l’enfant à naître selon les estimations actuelles (voir 7.1 Cas particuliers) et envisager de changer son traitement. L’administration de Teva-Paroxetine ne devrait en effet se poursuivre que si les avantages potentiels pour une patiente donnée l’emportent sur les risques possibles. Dans le cas des patientes qui ont l’intention de devenir enceintes ou qui en sont à leur premier trimestre, la décision de commencer un traitement par la paroxétine ne doit être prise que si toutes les autres options thérapeutiques ont été écartées (voir 7.1 Cas particuliers).
Des comptes rendus publiés après la commercialisation du produit indiquent que certains nouveau-nés ayant été exposés au chlorhydrate de paroxétine, aux ISRS (inhibiteurs sélectifs du recaptage de la sérotonine) ou à d’autres antidépresseurs de nouvelle génération vers la fin du troisième trimestre ont dû être hospitalisés pendant une période prolongée, être alimentés par sonde et enfin recevoir un soutien respiratoire en raison de complications (voir 7.1 Cas particuliers). Le professionnel de la santé qui traite une femme enceinte à l’aide de Teva-Paroxetine durant le troisième trimestre doit soupeser soigneusement les risques possibles et les avantages éventuels du traitement. Il peut envisager de réduire progressivement la dose de Teva-Paroxetine durant le troisième trimestre de la grossesse.
4.4 Administration
Teva-Paroxetine doit être administré une fois par jour le matin, avec ou sans nourriture. Le patient ne doit pas croquer le comprimé mais plutôt l’avaler entier.
4.5 Dose oubliée
Si le patient oublie de prendre une dose de Teva-Paroxetine à l’heure habituelle, il doit la prendre dès que possible, à moins que l’heure de la prochaine dose soit déjà trop rapprochée. S’il est presque l’heure de prendre la dose suivante, la dose oubliée doit être omise. Le patient ne doit pas prendre deux doses en même temps.
5 SURDOSAGE
À notre connaissance, le cas de surdosage de paroxétine le plus important dont s’est remis un patient est survenu à une dose de 2 000 mg. La dose la plus faible de paroxétine employée seule ayant donné lieu à une issue fatale est d’environ 400 mg.
Symptômes
Les effets indésirables le plus couramment signalés après un surdosage de paroxétine seulement comprennent les suivants : somnolence, nausées, tremblements, étourdissements, vomissements, diarrhée, agitation, agressivité, anxiété, état de confusion, céphalées, fatigue, insomnie, tachycardie, hyperhidrose, mydriase, convulsions, paresthésies, syndrome sérotoninergique, fièvre, changements de la tension artérielle, contractions musculaires involontaires et perte de conscience. Il convient de noter que, dans certains cas, les patients pourraient avoir consommé de l’alcool en plus de prendre une surdose de paroxétine. Certains de ces symptômes peuvent également être observés lors de l’usage clinique.
Des manifestations telles qu’un coma ou des changements à l’ECG ont également été observées.
Traitement
Le professionnel de la santé doit envisager de communiquer avec un centre antipoison pour obtenir plus de renseignements sur le traitement d’un surdosage
On ne connaît aucun antidote spécifique. Le traitement consiste à appliquer les mesures générales employées dans les cas de surdosage de tout antidépresseur. Rétablir la perméabilité des voies aériennes supérieures et maintenir une ventilation pulmonaire efficace et une oxygénation suffisante.
Il n’est pas recommandé de provoquer des vomissements. Étant donné que le chlorhydrate de paroxétine possède un grand volume de distribution, il est peu probable que la diurèse forcée, la dialyse, l’hémoperfusion ou l’exsanguino-transfusion soient utiles.
Des mesures de soutien alliées à une surveillance fréquente des signes vitaux et à l’observation attentive du patient sont recommandées. Il faut effectuer un ECG et surveiller la fonction cardiaque en cas d’anomalie apparente. La prise en charge des patients doit reposer sur l’indication clinique ou sur les recommandations du centre national antipoison, le cas échéant.
En cas de surdosage, il faut envisager la possibilité que le patient ait pris plusieurs médicaments.
Une mise en garde particulière s’impose dans le cas des patients qui prennent Teva-Paroxetine ou qui en ont récemment pris et qui pourraient ingérer, volontairement ou accidentellement, une quantité excessive d’antidépresseurs tricycliques. En pareil cas, l’accumulation de l’antidépresseur tricyclique comme tel et de son métabolite actif pourrait augmenter le risque de séquelles cliniques importantes et commander une surveillante médicale étroite plus longue.
Pour connaître les mesures à prendre en cas d’un surdosage présumé, communiquez avec le
centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs et composition
Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
| Orale | Comprimés / 10 mg, 20 mg, 30 mg | Cellulose microsristalline, copolymère de méthacrylate butylé basique, glycolate d’amidon sodique, mannitol et stéarate de magnésium Enrobage des comprimés : 10 mg : Alcool polyvinylique, dioxyde de titane, oxyde de fer jaune, polyéthylèneglycol et talc 20 mg : Alcool polyvinylique, dioxyde de titane, gomme de xanthane, lécithine (soya) et talc 30 mg : AD&C bleu no 2 sur substrat d’aluminium, alcool polyvinylique, dioxyde de titane, gomme de xanthane et talc |
Les comprimés Teva-Paroxetine contiennent 10 mg, 20 mg ou 30 mg de paroxétine (sous forme de chlorhydrate de paroxétine), l’ingrédient actif. Les comprimés contiennent également les ingrédients inactifs suivants : cellulose microsristalline, copolymère de méthacrylate butylé basique, glycolate d’amidon sodique, mannitol et stéarate de magnésium
Enrobage des comprimés :
10 mg : alcool polyvinylique, dioxyde de titane, oxyde de fer jaune, polyéthylèneglycol et talc; 20 mg : Alcool polyvinylique, dioxyde de titane, gomme de xanthane, lécithine (soya) et talc; 30 mg : AD&C bleu no 2 sur substrat d’aluminium, alcool polyvinylique, dioxyde de titane, gomme de xanthane et talc.
Les comprimés Teva-Paroxetine (chlorhydrate de paroxétine) sont offerts dans les teneurs suivantes :
Comprimés de 10 mg : Comprimés enrobés biconvexes de 8 mm de diamètre, de couleur jaune et de forme ronde, rainurés d’un côté.
Comprimés de 20 mg : Comprimés enrobés biconvexes de 10 mm de diamètre, de couleur blanche et de forme ronde, rainurés d’un côté et portant la marque « P20 » de l’autre.
Comprimés de 30 mg : Comprimés enrobés biconvexes de 12 mm de diamètre, de couleur bleue et de forme ronde, rainurés d’un côté et portant la marque « P30 » de l’autre.
Les comprimés de 10 mg, 30 mg et de 30 mg sont offerts en flacons de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
- Interruption du traitement par Teva-Paroxetine
Symptômes de sevrage : Les patients qui prennent Teva-Paroxetine (chlorhydrate de paroxétine) ne doivent PAS interrompre le traitement brusquement, sans quoi des symptômes de sevrage peuvent survenir. Si le médecin juge que le moment est venu d’interrompre le traitement, il doit diminuer la dose de l’ISRS ou de tout autre antidépresseur récent de manière graduelle, et non d’un seul coup.
Quelle que soit l’indication pour laquelle Teva-Paroxetine a été prescrit, il faut surveiller, lors de l’interruption du traitement, l’apparition de symptômes pouvant être associés à l’arrêt du traitement, comme les étourdissements, les rêves anormaux ou autres troubles du sommeil, les troubles sensoriels (y compris la paresthésie, la sensation de choc électrique ou l’acouphène), l’agitation, l’anxiété, les céphalées, les tremblements, la confusion, la diarrhée, les nausées, les vomissements, la sudation ou encore toute autre manifestation d’importance clinique (voir 8 EFFETS INDÉSIRABLES – Effets indésirables observés après l’arrêt du traitement [ou lors d’une réduction de la posologie] – Pharmacovigilance). On recommande, dans la mesure du possible, de réduire la dose graduellement plutôt que de cesser brusquement la prise du médicament. Si la diminution de la dose ou l’interruption du traitement entraînent des symptômes insupportables, diminuer la posologie en fonction de la réponse clinique du patient (voir 8 EFFETS INDÉSIRABLES et 4 POSOLOGIE ET ADMINISTRATION).
Diminution possible de l’efficacité du tamoxifène lors de l’administration concomitante d’un
ISRS, y compris Teva-Paroxetine
Le tamoxifène, un agent antitumoral, est un promédicament qui exige une activation métabolique par l’isoenzyme CYP2D6. Or, l’inhibition du CYP2D6 peut entraîner une diminution de la concentration plasmatique d’un métabolite primaire actif du tamoxifène (l’endoxifène). L’emploi prolongé d’inhibiteurs du CYP2D6, y compris certains ISRS, avec le tamoxifène peut se traduire par une diminution persistante de la concentration d’endoxifène (voir aussi 9 INTERACTIONS MÉDICAMENTEUSES, Tamoxifène). Certaines études ont révélé que l’efficacité du tamoxifène, mesurée par le risque de rechute du cancer du sein ou de mortalité liée au cancer du sein, peut être réduite lorsque cet agent est administré en même temps que le chlorhydrate de paroxétine en raison de l’inhibition irréversible de l’isoenzyme CYP2D6 par la paroxétine. Ce risque pourrait augmenter en fonction de la durée de l’administration concomitante. Lorsque le tamoxifène est employé dans le traitement du cancer du sein, le médecin prescripteur doit envisager d’utiliser un autre
antidépresseur qui n’exerce que peu, voire pas d’effet inhibiteur sur l’isoenzyme CYP2D6.
- Maladies concomitantes
On possède peu de données cliniques sur l’emploi du chlorhydrate de paroxétine chez des patients atteints de maladies concomitantes générales. On recommande d’être prudent lorsque Teva-Paroxetine est utilisé chez des patients atteints d’une maladie ou qui présentent un état susceptible de modifier le métabolisme ou les réponses hémodynamiques.
Carcinogenèse et mutagenèse
Voir les données animales sous 16 TOXICOLOGIE NON CLINIQUE.
Système cardiovasculaire
Le chlorhydrate de paroxétine n’a pas été évalué ni administré de façon appréciable chez des patients ayant des antécédents récents d’infarctus du myocarde ou une cardiopathie instable. Les précautions d’usage s’imposent dans les cas de cardiopathie.
Prolongation de l’intervalle QT
Des cas de prolongation de l’intervalle QT (avec ou sans tachycardie ventriculaire) ont été signalés lors de l’utilisation de la paroxétine après sa mise en marché, bien que le lien de causalité avec le chlorhydrate de paroxétine n’a pas été établi.
Teva-Paroxetine doit être utilisé avec prudence chez les patients ayant des antécédents de prolongation de l’intervalle QT, chez ceux qui prennent des antiarythmiques ou d’autres médicaments susceptibles d’allonger l’intervalle QT, ou chez ceux qui présentent une cardiopathie préexistante pertinente (voir 2 CONTRE-INDICATIONS, 9.1 Interactions médicamenteuses graves et 9.4 Interactions médicament-médicament).
Dépendance/tolérance
Le chlorhydrate de paroxétine n’a pas fait l’objet d’études systématiques chez l’animal ou chez l’humain, au regard du risque d’abus, de tolérance ou de dépendance physique. Le professionnel de la santé doit évaluer soigneusement les antécédents de toxicomanie des patients et, le cas échéant, suivre de près les signes d’une mauvaise utilisation ou d’une surutilisation de Teva-Paroxetine.
Conduite de véhicules et utilisation de machines
Bien que la paroxétine n’ait entraîné ni sédation ni troubles de psychomotricité chez les sujets sains dans les études contrôlées par placebo, il faut quand même avertir les patients d’attendre d’être certains que le chlorhydrate de paroxétine ne perturbe pas leurs facultés avant de conduire ou de faire fonctionner des engins dangereux.
Système endocrinien/métabolisme
Augmentation des taux sériques de cholestérol
Plusieurs études du domaine public révèlent une élévation des taux de cholestérol-LDL d’environ 10 % chez des volontaires et des patients qui ont pris de la paroxétine pendant 8 à 12 semaines. Habituellement, les taux se sont normalisés après l’arrêt du traitement par la paroxétine. De plus, parmi les participants à des études cliniques contrôlées par placebo chez lesquels on avait obtenu des mesures avant et pendant le traitement, on a enregistré une augmentation moyenne des taux sériques de cholestérol total d’environ 1,5 mg/dl chez les patients traités par la paroxétine (n = 653) comparativement à une diminution moyenne de quelque 5,0 mg/dl chez les patients ayant reçu le placebo (n = 379). Des hausses par rapport aux valeurs initiales de 45 mg/dl ou plus ont été enregistrées chez 6,6 % des patients sous paroxétine comparativement à 2,6 % des patients sous placebo (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire, Augmentation des taux sériques de cholestérol).
Ces données doivent être prises en compte lorsqu’on traite des patients présentant des facteurs de risque cardiaque sous-jacents.
Système sanguin
Saignement anormal
Les ISRS et les inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN), y compris Teva-Paroxetine, peuvent accroître le risque de saignement en altéra nt l’agrégation plaquettaire. L’emploi concomitant d’acide acétylsalicylique (AAS), d’anti- inflammatoires non stéroïdiens (AINS), de warfarine et d’autres anticoagulants pourrait accroître davantage ce risque. Des exposés de cas et des études épidémiologiques (études cas-témoin et études des cohortes) ont révélé une corrélation entre l’emploi de médicaments entravant le recaptage de la sérotonine et l’apparition de saignements gastro-intestinaux ou d’hémorragies gynécologiques. Les saignements liés à l’utilisation d’ISRS et d’IRSN prenaient la forme d’ecchymoses, d’hématomes, d’épistaxis et de pétéchies, mais pouvaient également être aussi graves que des hémorragies menaçant le pronostic vital. Des saignements d’origine gastro-intestinale et gynécologique ont également été signalés suivant le traitement par Teva-Paroxetine. Les ISRS et les IRSN, y compris le chlorhydrate de paroxétine, pourraient augmenter le risque d’hémorragie post-partum (voir 7.1.1 Femmes enceintes, Complications secondaires à l’exposition à des ISRS à la fin du troisième trimestre).
On doit mettre en garde les patients au sujet du risque de saignement associé à l’emploi concomitant de Teva-Paroxetine et d’AINS, d’AAS ou d’autres médicaments pouvant agir sur la coagulation (voir 9.4 Interactions médicament-médicament, Médicaments ayant un effet sur la fonction plaquettaire). La prudence est de mise chez les patients qui ont des antécédents de troubles hémorragiques ou qui présentent des affections les y prédisposant (p. ex. thrombocytopénie ou troubles de la coagulation).
Fonctions hépatique, biliaire et pancréatique
Atteinte hépatique :
Selon les études de pharmacocinétique, il faut s’attendre à ce que la demi-vie d’élimination et les concentrations plasmatiques du chlorhydrate de paroxétine soient plus élevées chez les patients présentant une atteinte hépatique importante sur le plan clinique. L’administration de Teva-Paroxetine chez de tels patients commande donc la prudence et le recours à une faible posologie (voir 4.2 Dose recommandée et ajustement de la posologie, Populations particulières et 10.3 Pharmacocinétique, Insuffisance hépatique).
Système immunitaire
Hypersensibilité
L’enrobage du comprimé à 20 mg contient de la lécithine de soya (soja), laquelle pourrait causer des réactions allergiques.
Surveillance et épreuves de laboratoire
Augmentation des taux sériques de cholestérol
Parmi les participants à des études cliniques contrôlées par placebo chez lesquels on avait obtenu des mesures avant et pendant le traitement, on a enregistré par rapport aux valeurs initiales une hausse des taux sériques de cholestérol de 45 mg/dl ou plus chez 6,6 % des patients sous paroxétine comparativement à 2,6 % des patients sous placebo (voir 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives et 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme).
Ces données doivent être prises en compte lorsqu’on traite des patients présentant des facteurs de risque cardiaque sous-jacents.
Appareil locomoteur
Risque de fractures
Des études épidémiologiques montrent une augmentation du risque de fractures chez les patients qui ont reçu certains antidépresseurs, y compris les ISRS. Il semble que ce risque soit plus élevé durant la phase initiale du traitement, mais une augmentation importante dudit risque a également été observée chez des patients dont le traitement était déjà avancé. La possibilité de fracture est donc un élément à prendre en considération chez les patients qui reçoivent Teva-Paroxetine. Les patients âgés et ceux qui ont d’importants facteurs de risque de fracture doivent en outre être avertis des effets indésirables possibles susceptibles d’augmenter le risque de chutes, comme les étourdissements et l’hypotension orthostatique, en particulier au début du traitement, mais aussi pendant les premiers temps suivant l’arrêt du traitement. Les données préliminaires d’études d’observation montrent qu’il existe une association entre l’administration d’ISRS et la diminution de la densité minérale osseuse chez les hommes et les femmes âgés. Par conséquent, d’ici à ce que d’autres informations soient disponibles, on ne peut exclure la possibilité d’un effet de l’administration prolongée d’un ISRS, y compris le chlorhydrate de
paroxétine, sur la densité minérale osseuse, effet qui peut être préoccupant chez les patients qui souffrent d’ostéoporose ou qui ont des facteurs de risque de fracture importants.
Système nerveux
Épilepsie
Comme les autres antidépresseurs, Teva-Paroxetine doit être utilisé avec prudence chez les patients qui souffrent d’épilepsie.
Convulsions
La fréquence globale de convulsions observée chez les patients ayant reçu du chlorhydrate de paroxétine dans les essais cliniques a été de 0,15 %. Notons toutefois que les patients qui présentaient des antécédents de troubles convulsifs ont été exclus de ces études. La prudence est de mise quand on administre la paroxétine à des patients ayant de tels antécédents. On doit en cesser l’administration dans tous les cas où des convulsions surviennent.
Toxicité sérotoninergique/syndrome malin des neuroleptiques
De rares cas de toxicité sérotoninergique, aussi appelée syndrome sérotoninergique, ont été signalés chez des patients traités par le chlorhydrate de paroxétine, particulièrement lorsque ce dernier est administré en association avec d’autres médicaments sérotoninergiques (voir 9.4 Interactions médicament-médicament).
La toxicité sérotoninergique est caractérisée par une excitation neuromusculaire, une stimulation du système neurovégétatif (p. ex. tachycardie, bouffées vasomotrices) et une altération de l’état mental (p. ex. anxiété, agitation, hypomanie). En vertu des critères de Hunter, un diagnostic de toxicité sérotoninergique est plausible lorsque l’un des signes et symptômes ci -après est observé chez un patient recevant au moins un agent sérotoninergique :
- Clonus spontané
- Clonus inductible ou oculaire accompagné d’agitation ou de diaphorèse
- Tremblements et hyperréflexie
- Hypertonie et température corporelle supérieure à 38 °C, accompagnées de clonus oculaire ou inductible
De rares cas de syndrome malin des neuroleptiques ont aussi été signalés chez des patients traités par le chlorhydrate de paroxétine, particulièrement lorsque ce dernier est administré en association avec des neuroleptiques/antipsychotiques. Les manifestations cliniques du syndrome malin des neuroleptiques recoupent souvent celles de la toxicité sérotoninergique, et comprennent l’hyperthermie, l’hypertonie, une altération de l’état mental et une instabilité du système neurovégétatif. Contrairement à la toxicité sérotoninergique, le syndrome malin des neuroleptiques s’accompagne aussi parfois d’une hypertonie extrapyramidale et d’une hyporéflexie.
L’emploi concomitant du chlorhydrate de paroxétine et d’un IMAO, y compris le linézolide, et le chlorure de méthylthioninium (bleu de méthylène), est contre-indiqué (voir 2 CONTRE-INDICATIONS) doit être administré avec prudence chez les patients prenant d’autres médicaments sérotoninergiques ou des antipsychotiques/neuroleptiques. Si un traitement concomitant par le chlorhydrate de paroxétine et un autre médicament sérotoninergique et/ou un antipsychotique/neuroleptique est nécessaire sur le plan clinique, il est conseillé de surveiller attentivement le patient, surtout au début du traitement et lors de l’augmentation des doses (voir 9.4 Interactions médicament-médicament). La toxicité sérotoninergique et le syndrome malin des neuroleptiques peuvent entraîner des troubles potentiellement mortels. Si une toxicité sérotoninergique ou un syndrome malin des neuroleptiques est soupçonné, il convient d’envisager l’arrêt du traitement par le chlorhydrate de paroxétine.
Fonction visuelle
Glaucome à angle fermé
Comme les autres antidépresseurs, le chlorhydrate de paroxétine peut causer une mydriase qui peut déclencher une crise de glaucome à angle fermé chez un patient dont l’angle cornéen est anatomiquement étroit. On doit user de prudence lorsque le chlorhydrate de paroxétine est prescrit à des patients présentant des angles étroits non traités. Le glaucome à angle ouvert n’est pas un facteur de risque de glaucome à angle fermé. Les professionnels de la santé doivent dire aux patients de consulter un médecin sans tarder en cas de douleur oculaire, de modifications de la vision, ou de gonflement ou de rougeur de l’œil ou autour de l’œil.
Fonctions mentale et psychique
Association possible avec la survenue de modifications comportementales et émotionnelles, y compris l’automutilation
Enfants et adolescents : données d’essais cliniques contrôlés par placebo
- Des analyses récentes de bases de données sur l’innocuité des ISRS et d’autres antidépresseurs récents, issues d’essais cliniques contrôlés par placebo, semblent indiquer que l’emploi de ces médicaments chez des patients de moins de 18 ans peut être associé à des modifications comportementales et émotionnelles, y compris à un risque accru d’idées et de comportements suicidaires, comparativement à un placebo.
- En raison des petits dénominateurs de la base de données cliniques ainsi que de la variabilité des taux enregistrés dans les groupes placebo, il est impossible de tirer des conclusions définitives sur le profil d’innocuité relatif de ces médicaments.
Adultes, enfants et adolescents : données supplémentaires
Des essais cliniques et des rapports de pharmacovigilance sur les ISRS et d’autres antidépresseurs récents font état, tant chez les enfants et les adolescents que chez les adultes, d’effets indésirables sévères du type agitation jumelés à des actes d’automutilation ou à des actes visant à blesser autrui. Ces effets indésirables du type agitation comprennent l’akathisie, l’agitation, la
désinhibition, la labilité émotionnelle, l’hostilité, l’agression et la dépersonnalisation. Dans certains cas, les effets sont survenus plusieurs semaines suivant le début du traitement.
La surveillance clinique rigoureuse d’idées suicidaires ou d’autres indicateurs d’un comportement suicidaire possible est conseillée chez les patients, quel que soit leur âge. Cela comprend la surveillance des patients pour déceler des modifications comportementales ou émotionnelles du type agitation.
Réalisée par la FDA, une méta-analyse d’études cliniques contrôlées par placebo portant sur la prise d’antidépresseurs chez des adultes âgés de 18 à 24 ans souffrant de troubles psychiatriques a mis en évidence un risque accru de comportement suicidaire chez les patients qui prenaient un antidépresseur plutôt qu’un placebo.
Risque de suicide
Le risque de tentative de suicide est inhérent à la dépression et peut persister jusqu’à ce qu’une rémission soit obtenue. En outre, qu’ils prennent ou non des antidépresseurs, les patients déprimés peuvent connaître une aggravation de leurs symptômes de dépression ou être soudainement en proie à des idéations ou des comportements suicidaires. Par conséquent, les patients ayant de fortes tendances suicidaires doivent non seulement être surveillés de près pendant toute la durée du traitement, mais il peut également être nécessaire de les hospitaliser. Les professionnels de la santé doivent conseiller aux patients de tout âge, à leurs familles et à leurs aidants d’être à l’affût de l’apparition ou de l’aggravation de toute pensée ou tout sentiment de détresse, surtout au début du traitement ou à l’occasion d’une modification de la dose ou du schéma d’administration. Afin de diminuer le risque de surdosage, le médecin ne devrait prescrire que la plus petite quantité de Teva-Paroxetine nécessaire pour la bonne prise en charge du patient.
La coexistence de la dépression et d’autres troubles psychiatriques a été bien établie. Par conséquent, il convient de prendre les mêmes précautions dans le traitement de la dépression que dans le traitement des patients atteints d’autres troubles psychiatriques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, ASSOCIATION POSSIBLE AVEC LA SURVENUE DE MODIFICATIONS COMPORTEMENTALES ET ÉMOTIONNELLES, Y COMPRIS L’AUTOMUTILATION).
Activation de la manie ou de l’hypomanie
Activation de la manie ou de l’hypomanie : Parmi les patients ayant reçu du chlorhydrate de paroxétine en raison de dépression (unipolaire dans la plupart des cas) au cours des essais cliniques, environ 1 % ont connu des épisodes de manie. Toutefois, si l’on ne tient compte que des cas de trouble bipolaire, cette fréquence s’élève à 2 %. Conséquemment, comme les autres agents utilisés dans le traitement de la dépression, Teva-Paroxetine doit être employé avec prudence chez les patients qui ont des antécédents de manie.
Le tableau initial du trouble bipolaire peut prendre la forme d’un épisode de dépression majeure. Or, les patients atteints de trouble bipolaire peuvent être davantage exposés aux épisodes maniaques s’ils ne reçoivent que des antidépresseurs comme traitement. Par conséquent, la
décision de commencer un traitement symptomatique de la dépression ne doit être prise qu’après une évaluation scrupuleuse, destinée à vérifier si le patient présente des risques de trouble bipolaire.
Électroconvulsivothérapie (ECT)
L’efficacité et l’innocuité de l’emploi conjoint du chlorhydrate de paroxétine et de l’électroconvulsivothérapie n’ont pas été étudiées.
Fonction rénale
Hyponatrémie
Plusieurs cas d’hyponatrémie ont été signalés. L’hyponatrémie semble être réversible à l’arrêt du traitement par le chlorhydrate de paroxétine. La majorité des cas sont survenus chez des sujets âgés, et chez certains patients qui prenaient des diurétiques ou qui présentaient une hypovolémie quelconque.
Atteinte rénale
Le chlorhydrate de paroxétine étant métabolisé dans une large mesure par le foie, l’excrétion du médicament sous forme inchangée dans l’urine ne constitue qu’une voie d’élimination mineure. Des études pharmacocinétiques portant sur l’emploi de doses uniques laissent toutefois paraître des taux plasmatiques élevés de paroxétine chez les patients présentant une atteinte rénale significative sur le plan clinique. L’administration de la paroxétine chez de tels patients commande donc la prudence et le recours à une faible posologie (voir 4.2 Dose recommandée et ajustement de la posologie et 10.3 Pharmacocinétique, Insuffisance rénale).
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Certaines études cliniques ont montré que les ISRS (y compris le chlorhydrate de paroxétine) peuvent affecter la qualité du sperme. Cet effet semble réversible après l’arrêt du traitement. Les variations de la qualité du sperme pourraient altérer la fertilité de certains hommes (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Fonction sexuelle
Les ISRS peuvent causer des symptômes de dysfonction sexuelle (voir 8 EFFETS INDÉSIRABLES, Dysfonction sexuelle associée aux ISRS chez les hommes et les femmes). On doit informer les patients que des cas de dysfonction sexuelle prolongée où les symptômes ont persisté malgré l’arrêt du traitement ont été signalés chez des patients traités par un ISRS.
7.1 Cas particuliers
7.1.1 Femmes enceintes
Risque de malformations cardiovasculaires après l’exposition à des ISRS durant le premier trimestre de la grossesse
Selon diverses études épidémiologiques portant sur l’issue de la grossesse chez des femmes ayant reçu des antidépresseurs pendant le premier trimestre, l’utilisation de paroxétine est associée à une augmentation du risque de malformations congénitales, en particulier de nature cardiovasculaire (p. ex. communication ventriculaire ou auriculaire). D’après ces données, le risque d’anomalies cardiovasculaires infantiles est d’environ 2 % (1/50) lorsque la mère a reçu de la paroxétine comparativement à environ 1 % (1/100) dans le reste de la population. En général, les anomalies observées vont de la communication symptomatique nécessitant une chirurgie à la communication asymptomatique, spontanément résolutive dans certains cas. On ne dispose pas d’information relativement à la gravité des cas de communication observés dans ces études.
Femmes enceintes ou prévoyant le devenir au cours du traitement par Teva-Paroxetine
Les patientes qui deviennent enceintes ou qui ont l’entention de le devenir durant le traitement par Teva-Paroxetine doivent être informées de l’ampleur du risque supplémentaire que Teva-Paroxetine fait courir à leur fœtus, tel qu’on l’estime actuellement par rapport aux autres antidépresseurs. Mentionnons toutefois que l’importance de ce risque accru pourrait varier par suite de l’examen et de l’analyse éventuels de bases de données additionnelles. Quoi qu’il en soit, on doit envisager la possibilité de recourir à une autre option thérapeutique, par exemple à l’emploi d’un autre type d’antidépresseur ou à un traitement non pharmacologique, comme la thérapie cognitivo-comportementale. L’administration de Teva-Paroxetine ne devrait en effet se poursuivre que si les avantages potentiels pour une patiente donnée l’emportent sur les risques possibles.
Compte tenu du risque de symptômes de sevrage, on recommande, le cas échéant, de ne pas interrompre l’administration de Teva-Paroxetine d’un seul coup, mais plutôt de réduire la dose graduellement (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Interruption du traitement par Teva-Paroxetine; 8 EFFETS INDÉSIRABLES – Effets indésirables observés après l’arrêt du traitement et 4.1 Considérations posologiques).
Début du traitement par Teva-Paroxetine : Dans le cas des patientes qui ont l’intention de devenir enceintes ou qui en sont à leur premier trimestre, la décision de commencer un traitement par Teva-Paroxetine ne doit être prise que si toutes les autres options thérapeutiques ont été écartées.
Complications consécutives à l’exposition aux ISRS vers la fin du troisième trimestre
Des comptes rendus publiés après la commercialisation du produit indiquent que certains nouveau-nés ayant été exposés au chlorhydrate de paroxétine, aux ISRS ou à d’autres antidépresseurs de nouvelle génération vers la fin du troisième trimestre ont dû être hospitalisés pendant une période prolongée, être alimentés par sonde et enfin recevoir un soutien respiratoire, cela en raison de complications pouvant survenir dès l’accouchement. Les manifestations cliniques signalées
comprenaient la détresse respiratoire, la cyanose, l’apnée, des convulsions, une instabilité thermique, des troubles de l’alimentation, des vomissements, l’hypoglycémie, l’hypotonie, l’hypertonie, l’hyperréflexivité, des tremblements, l’énervement, l’irritabilité et des pleurs constants. Ces manifestations cadrent avec un effet toxique direct des ISRS ou des antidépresseurs de nouvelle génération, ou encore elles peuvent être dues à un syndrome de sevrage. Il convient de remarquer que dans certains cas, le tableau clinique cadre avec le syndrome sérotoninergique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Toxicité sérotoninergique/syndrome malin des neuroleptiques).
Des rapports postcommercialisation font état de naissances prématurées chez des femmes traitées par la paroxétine ou d’autres ISRS durant leur grossesse. On n’a pas établi de lien causal entre la prise de chlorhydrate de paroxétine et la survenue de ces événements.
Des données d’observation ont montré qu’il y avait un risque accru (moins de deux fois) d’hémorragie post-partum après une exposition à des ISRS /IRSN dans le mois précédant l’accouchement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin).
Le professionnel de la santé qui administre Teva-Paroxetine à une femme enceinte durant le troisième trimestre doit prendre soigneusement en considération les risques et les avantages du traitement (voir 4.2 Dose recommandée et ajustement de la posologie, Populations particulières).
Risque d’hypertension pulmonaire persistante du nouveau-né (HPPNN) et exposition aux ISRS (y compris à la paroxétine)
Des études épidémiologiques sur l’HPPNN ont montré que l’emploi des ISRS (y compris le chlorhydrate de paroxétine) pendant la grossesse, en particulier vers la fin de celle-ci, est associé à une augmentation du risque d’HPPNN. L’HPPNN, dont la fréquence est de 1 ou 2 naissances vivantes sur 1000 dans la population générale, est associée à une morbidité et une mortalité néonatales appréciables. D’après une étude cas-témoins rétrospective portant sur 377 femmes dont le nouveau-né souffrait d’HPPNN à la naissance et 836 femmes dont le nouveau-né était en bonne santé, le risque d’HPPNN est environ 6 fois plus élevé chez les nouveau-nés ayant été exposés à un ISRS après la 20e semaine de grossesse que chez ceux n’ayant pas été exposés à un antidépresseur pendant la grossesse (risque relatif approché : 6,1; IC à 95 % : 2,2 – 16,8). De plus, une étude réalisée à partir des données du Swedish Medical Birth Register sur 831 324 bébés nés entre 1997 et 2005 a révélé que le risque d’HPPNN était environ 2 fois plus élevé chez les femmes qui disaient avoir pris des ISRS pendant le premier trimestre de leur grossesse (risque relatif : 2,4; IC à 95 % : 1,2 – 4,3) et environ 4 fois plus élevé chez celles qui disaient avoir pris des ISRS non seulement pendant le premier trimestre, mais aussi vers la fin de leur grossesse (risque relatif : 3,6; IC à 95 % : 1,2 – 8,3).
7.1.2 Femmes qui allaitent
Les quantités de paroxétine présentes dans le lait maternel avoisinent la concentration plasmatique; aussi les mères ne devraient-elles pas allaiter leur enfant durant le traitement, sauf si, de l’avis du professionnel de la santé traitant, l’enfant ne peut se passer du sein de la mère, auquel cas il devra être surveillé de près.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada n’a pas autorisé d’indication d’utilisation chez les enfants (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, ASSOCIATION POTENTIELLE AVEC DES CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIONNELS, Y COMPRIS L'AUTOMUTILATION). (Voir aussi 1.1 Enfants et 4.2 Dose recommandée et ajustement de la posologie, Enfants).
Les essais cliniques contrôlés sur la dépression n’ont pas fait la preuve que la paroxétine est efficace dans le traitement de la dépression chez les enfants de moins de 18 ans et, par conséquent, n’en appuient pas l’utilisation. Qui plus est, les essais cliniques contrôlés portant sur la dépression, le TOC ou l’anxiété sociale indiquent une fréquence plus élevée d’effets secondaires associés à des changements comportementaux ou émotionnels, dont l’automutilation, chez les sujets ayant reçu la paroxétine que chez les personnes ayant reçu le placebo (voir 8.2.1 Effets indésirables observés au cours des études cliniques (enfants)).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Chez les personnes âgées, les concentrations plasmatiques de chlorhydrate de paroxétine sont plus élevées et la demi-vie d’élimination est plus longue que chez les jeunes adultes (voir 10 PHARMACOLOGIE CLINIQUE). Le traitement des aînés doit donc être amorcé et maintenu à la plus faible dose faisant preuve d’efficacité clinique (voir 4 POSOLOGIE ET ADMINISTRATION).
Bien que le tableau des manifestations cliniques observées chez environ 800 sujets âgés (≥ 65 ans) ayant reçu du chlorhydrate de paroxétine (10 à 40 mg par jour) dans le cadre des essais cliniques ayant précédé la commercialisation de ce produit ne présente aucune différence particulière avec celui des sujets plus jeunes, on ne peut exclure la possibilité que le vieillissement ait une fréquence sur l’innocuité et l’efficacité de ce produit pendant le traitement au long cours, en particulier chez les patients âgés qui souffrent de maladies systémiques concomitantes ou qui prennent plusieurs médicaments en même temps.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Effets indésirables fréquents
Les effets indésirables les plus souvent associés à l’emploi du chlorhydrate de paroxétine et non observées avec une fréquence équivalente chez les témoins traités par placebo dans les études cliniques sont les suivants : nausées, somnolence, sudation, tremblements, asthénie, étourdissements, xérostomie, insomnie, constipation, diarrhée, diminution de l’appétit et dysfonction sexuelle chez l’homme (voir le tableau 2 et le tableau 3).
Effets indésirables conduisant à l’arrêt du traitement
Vingt et un pour cent des quelque 4000 patients et plus ayant reçu du chlorhydrate de paroxétine dans l’ensemble des études cliniques menées de par le monde ont abandonné le traitement en raison d’effets indésirables. La fréquence d’abandon du traitement en raison d’effets indésirables dus au chlorhydrate de paroxétine dans les études sur le trouble obsessionnel-compulsif, le trouble panique, la phobie sociale, le trouble d’anxiété généralisée et l’état de stress post-traumatique était de 11,8 % (64/542), 9,4 % (44/469), 16,1 % (84/522), 10,7 % (79/735) et 11,7 % (79/676) respectivement. Asthénie, céphalées, nausées, somnolence, insomnie, agitation, tremblements, étourdissements, constipation, impuissance, éjaculation anormale, sudation et diarrhée sont les réactions secondaires les plus fréquentes (signalées par au moins 1 % des sujets) ayant motivé l’arrêt du traitement.
Effets indésirables observés après l’arrêt du traitement (ou lors d’une réduction de la posologie)
- Essais cliniques
Au moins deux fois plus fréquentes qu’avec le placebo, les effets indésirables suivants ont été signalés à une fréquence d’au moins 2 % chez les patients recevant le chlorhydrate de paroxétine : rêves anormaux (2,3 % c. 0,5 %), paresthésie (2,0 % c. 0,4 %) et étourdissements (7,1 % c. 1,5 %).
Légères ou modérées, il s’agissait dans la majorité des cas de manifestations spontanément résolutives qui n’ont pas nécessité d’intervention médicale. Ces manifestations ont été observées lors d’études sur le trouble d’anxiété généralisée et l’état de stress post-traumatique dans le cadre desquelles l’interruption du traitement a eu lieu de manière graduelle selon le schéma suivant : réduction progressive de la dose quotidienne de 10 mg/jour à intervalles hebdomadaires jusqu’à atteindre la posologie de 20 mg/jour, puis interruption définitive du traitement 1 semaine plus tard.
- Pharmacovigilance
Plusieurs manifestations indésirables ont spontanément été signalées par les patients après l’arrêt du traitement (en particulier dans les cas d’interruption brusque), notamment : étourdissements, perturbations sensorielles (y compris la paresthésie, la sensation de choc électrique et l’acouphène), agitation ou nervosité, anxiété, nausées, tremblements, confusion, diarrhée, vomissements, sudation, céphalées et troubles du sommeil (rêves anormaux). Règle générale, ces effets sont légers ou modérés, mais ils peuvent aussi être plus intenses chez certains patients. Survenant habituellement dans la semaine qui suit l’interruption du traitement, ces effets ont également été observés dans de rares cas où le patient avait omis une dose par inadvertance. Bien qu’ils soient d’habitude spontanément résolutifs et disparaissent au bout de deux semaines chez la plupart des patients, ces symptômes peuvent parfois durer 2 ou 3 mois, voire plus encore chez certains patients. Des symptômes associés à l’arrêt du traitement ont également été signalés avec d’autres inhibiteurs sélectifs du recaptage de la sérotonine.
Quelle que soit l’indication pour laquelle Teva-Paroxetine a été prescrit, il faut surveiller l’apparition de ces symptômes lors de l’interruption du traitement, de même que toute autre manifestation pouvant être associée à l’arrêt du traitement. Si la diminution de la dose ou l’interruption du traitement entraînent des symptômes insupportables, diminuer la posologie en fonction de la réponse clinique du patient (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
8.2 Effets indésirables observés au cours des études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables observés en pratique peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques peuvent s’avérer utiles pour déterminer les taux d’effets indésirables liés au médicament lors d’une utilisation réelle.
Fréquence des effets indésirables dans les essais cliniques contrôlés
Au cours des études cliniques, 4126 patients ont reçu des doses multiples de chlorhydrate de paroxétine pour la dépression, 542 pour le TOC, 469 pour le trouble panique, 522 pour la phobie sociale, 735 pour le trouble d’anxiété généralisée et 676 pour l’état de stress post-traumatique. Les chercheurs ont rapporté les manifestations indésirables associées à ce traitement en ayant recours à une terminologie descriptive de leur choix.
Par conséquent, il n’est pas possible de fournir une estimation claire de la proportion de sujets ayant connu telle ou telle manifestation sans les regrouper au préalable dans un nombre limité (c.-à-d. réduit) de catégories de manifestations uniformisées.
Le tableau 2 présente les effets indésirables de fréquence ≥ 1 % survenus lors d’études de courte durée (6 semaines) dans lesquelles les patients ont reçu des doses variables (20 à 50 mg/jour) de chlorhydrate de paroxétine ou de placebo. (Une autre étude sur la dépression a également été menée dans laquelle les 460 patients ont reçu une dose fixe de chlorhydrate de paroxétine ou de placebo).
Le tableau 3 énumère les effets indésirables de fréquence ≥ 2 % survenus chez les patients sous chlorhydrate de paroxétine lors de 5 types d’études contrôlées par placebo à savoir : études sur le TOC (durée : 12 semaines, plage posologique : 20 à 60 mg/jour); le trouble panique (durée : 10 à 12 semaines, plage posologique de 10 à 60 mg/jour); la phobie sociale (durée : 12 semaines, plage posologique de 20 à 50 mg/jour); le trouble d’anxiété généralisée (durée : 8 semaines, plage posologique de 10 à 50 mg/jour) et l’état de stress post-traumatique (durée : 12 semaines, plage posologique de 20 à 50 mg/jour).
Le médecin prescripteur doit être conscient du fait que ces valeurs ne peuvent servir à prédire la fréquence d’effets secondaires en pratique médicale courante, les caractéristiques des patients et d’autres facteurs étant différents de ceux des études cliniques. On ne peut non plus comparer les fréquences indiquées avec les valeurs obtenues dans d’autres études cliniques portant sur d’autres traitements et menées par d’autres chercheurs, selon une autre méthodologie. Les fréquences indiquées peuvent toutefois permettre au professionnel de la santé prescripteur d’estimer la contribution relative du médicament et des facteurs non médicamenteux à la fréquence des effets secondaires dans la population étudiée. Les effets indésirables sont classés selon une terminologie fondée sur le dictionnaire COSTART pour ce qui est des études sur la dépression et sur l’ADESC (dictionnaire COSTART modifié) en ce qui a trait aux études sur le TOC et le trouble panique.
Tableau 2 – Effets indésirables survenus pendant le traitement chez des patients atteints de dépression dans des études de courte durée portant sur l’emploi de doses variables1
| Système ou appareil | Terme privilégié | Paroxétine (n = 421) | Placebo (n = 421) |
| Cardiovasculaire | Palpitations Vasodilatation Hypotension orthostatique | 2,9 % 2,6 % 1,2 % | 1,4 % 0,7 % 0,5 % |
| Dermatologique | Sudation Éruptions cutanées | 11,2 % 1,7 % | 2,4 % 0,7 % |
| Gastro-intestinal | Nausées Xérostomie Constipation Diarrhée Diminution de l’appétit Flatulences Vomissements Troubles oropharyngiens2 Dyspepsie Augmentation de l’appétit | 25,7 % 18,1 % 13,8 % 11,6 % 6,4 % 4,0 % 2,4 % 2,1 % 1,9 % 1,4 % | 9,3 % 12,1 % 8,6 % 7,6 % 1,9 % 1,7 % 1,7 % 0,0 % 1,0 % 0,5 % |
| Général | Céphalées Asthénie Douleurs abdominales Fièvre Douleurs thoraciques Traumatisme Dorsalgie | 17,6 % 15,0 % 3,1 % 1,7 % 1,4 % 1,4 % 1,2 % | 17,3 % 5,9 % 4,0 % 1,7 % 2,1 % 0,5 % 2,4 % |
| Génito-urinaire | *Éjaculation anormale+ *Troubles génitaux masculins4 Pollakiurie Troubles mictionnels5 *Impuissance *Troubles génitaux féminins6 | 12,9 % 8,0 % 3,1 % 2,9 % 2,5 % 1,8 % | 0,0 % 0,0 % 0,7 % 0,2 % 0,5 % 0,0 % |
| Locomoteur | Myopathie Myalgie Myasthénie | 2,4 % 1,7 % 1,4 % | 1,4 % 0,7 % 0,2 % |
| Nerveux | Somnolence Étourdissements Insomnie Tremblements Nervosité Anxiété Paresthésie Diminution de la libido Agitation Sensation d’être drogué Myoclonie Stimulation du SNC Confusion | 23,3 % 13,3 % 13,3 % 8,3 % 5,2 % 5,0 % 3,8 % 3,3 % 2,1 % 1,7 % 1,4 % 1,2 % 1,2 % | 9,0 % 5,5 % 6,2 % 1,9 % 2,6 % 2,9 % 1,7 % 0,0 % 1,9 % 0,7 % 0,7 % 3,6 % 0,2 % |
| Respiratoire | Troubles respiratoires3 Bâillements Pharyngite | 5,9 % 3,8 % 2,1 % | 6,4 % 0,0 % 2,9 % |
| Sensoriel | Vue brouillée Dysgueusie | 3,6 % 2,4 % | 1,4 % 0,2 % |
* Pourcentage corrigé en fonction du sexe
Placebo : hommes, n = 206 femmes, n = 215; chlorhydrate de paroxétine : hommes, n = 201 femmes, n = 220 + Retard d’éjaculation principalement. Dans une étude à doses fixes, la fréquence de troubles d’éjaculation était de 6,5 % (3/46) chez les patients ayant reçu 20 mg/jour de chlorhydrate de paroxétine et de 0 % (0/23) chez les patients ayant reçu le placebo. 1 Comprend les effets signalés par au moins 1 % des patients traités par le chlorhydrate de paroxétine.
2 Sensation de boule dans la gorge ou de constriction du pharynx principalement.
3 Symptômes du rhume ou infections des voies respiratoires supérieures principalement. 4 Anorgasmie, troubles de l’érection, éjaculation ou orgasme tardifs, troubles sexuels et impuissance principalement. 5 Miction difficile et retard de la miction principalement.
6 Anorgasmie ou difficulté à atteindre l’orgasme.
Tableau 3 – Fréquence des effets indésirables survenus pendant le traitement dans les études cliniques contrôlées par placebo menées chez des patients atteints de TOC, de trouble panique, de phobie sociale, de trouble d’anxiété généralisée et d’un état de stress post-traumatique1
| Trouble obsessionnel-compulsif | Trouble panique | Phobie sociale | Trouble d’anxiété généralisée | État de stress post-traumatique | |||||||
| Manifestation d’ordre | Terme privilégié | Paroxétine (n = 542) | Placebo (n = 265 ) | Paroxétine (n = 469) | Placebo (n = 324) | Paroxétine (n = 425) | Placebo (n = 339) | Paroxétine (n = 735) | Placebo (n = 529) | Paroxétine (n = 676) | Placebo (n = 504) |
| Cardiovasculair e | Vasodilatation Palpitation | 3,9 % 2,0 % | 1,1 % 0,4 % | 2,1 % 2,3 % | 2,8 % 2,5 % | 1,4 % 1,2 % | 0,6 % 1,8 % | 2,7 % 1,1 % | 0,8 % 1,1 % | 2,2 % 1,0 % | 1,2 % 0,8 % |
| Dermatologique | Sudation Éruptions cutanées | 8,9 % 3,1 % | 3,0 % 1,9 % | 14,3 % 2,3 % | 5,9 % 1,5 % | 9,2 % 0,7 % | 2,1 % 0,3 % | 6,3 % 1,5 % | 1,5 % 0,9 % | 4,6 % 1,5 % | 1,4 % 2,0 % |
| Gastro-intestinal | Nausées Xérostomie Constipation Diarrhée ↓ Appétit Dyspepsie Flatulences ↑ Appétit Vomissements | 23,2 % 18,1 % 15,7 % 10,3 % 9,0 % 3,9 % 3,0 % 4,2 % 2,2 % | 9,8 % 8,7 % 6,4 % 9,8 % 3,4 % 6,8 % 4,2 % 3,0 % 3,4 % | 22,8 % 18,1 % 7,9 % 11,7 % 7,0 % 3,8 % 1,7 % 2,1 % 1,9 % | 17,3 % 10,8 % 5,2 % 6,5 % 2,8 % 6,8 % 2,8 % 0,6 % 1,5 % | 24,7 % 8,9 % 5,4 % 8,5 % 7,8 % 4,0 % 4,0 % 1,2 % 2,4 % | 6,5 % 2,9 % 1,8 % 5,9 % 1,5 % 2,4 % 2,4 % 1,8 % 0,6 % | 20,1 % 10,9 % 10,5 % 9,1 % 5,2 % 4,5 % 1,4 % 0,4 % 2,7 % | 5,3 % 4,7 % 1,7 % 6,6 % 1,1 % 4,9 % 2,1 % 1,1 % 2,5 % | 19,2 % 10,1 % 5,5 % 10,5 % 5,9 % 4,6 % 1,0 % 1,5 % 3,0 % | 8,3 % 4,8 % 3,4 % 5,4 % 2,6 % 3,4 % 1,0 % 1,0 % 2,0 % |
| Général | Céphalées Asthénie Infection Douleurs abdominales Douleurs thoraciques Dorsalgie Frissons Traumatisme | 25,3 % 21,8 % 5,4 % 4,8 % 2,8 % 2,4 % 2,0 % 3,1 % | 29,1 % 13,6 % 4,9 % 4,9 % 1,9 % 4,9 % 0,8 % 3,8 % | 25,4 % 13,6 % 5,3 % 4,3 % 2,3 % 3,2 % 2,3 % 3,6 % | 25,3 % 4,6 % 6,8 % 3,1 % 3,1 % 2,2 % 0,6 % 3,7 % | 22,4 % 22,4 % 3,8 % 2,1 % 0,7 % 1,6 % 0,2 % 2,6 % | 21,8 % 13,6 % 5,9 % 4,7 % 0,3 % 4,1 % 0,3 % 0,9 % | 16,9 % 14,3 % 5,6 % 4,5 % 1,0 % 2,3 % 1,0 % 2,6 % | 14,0 % 6,4 % 3,4 % 3,6 % 0,6 % 3,6 % 0,0 % 3,4 % | 18,9 % 11,8 % 4,9 % 4,3 % 1,2 % 3,4 % 0,1 % 5,8 % | 19,2 % 4,2 % 3,8 % 3,2 % 0,8 % 3,4 % 0,4 % 5,2 % |
| Génito-urinaire | Éjaculation anormale2 Dysménorrhée2 Impuissance2 Troubles génitaux féminins2,3 Pollakiurie Troubles mictionnels IVU | 23,3 % 1,4 % 8,2 % 3,3 % 3,3 % 3,3 % 1,5 % | 1,3 % 1,9 % 1,3 % 0,0 % 1,1 % 0,4 % 1,1 % | 20,5 % 2,0 % 5,4 % 8,9 % 2,1 % 0,4 % 2,1 % | 0,9 % 2,3 % 0,0 % 0,5 % 0,3 % 0,3 % 1,2 % | 27,6 % 4,6 % 5,3 % 8,6 % 1,6 % 1,9 % 0,2 % | 1,1 % 4,4 % 1,1 % 0,6 % 1,8 % 0,0 % 1,2 % | 24,7 % 1,3 % 4,2 % 4,4 % 1,0 % 1,0 % 1,2 % | 2,0 % 1,2 % 3,0 % 0,6 % 0,6 % 0,0 % 1,1 % | 12,6 % 1,6 % 9,2 % 4,8 % 1,0 % 0,6 % 0,6 % | 1,6 % 1,3 % 0,5 % 0,6 % 0,2 % 0,0 % 0,8 % |
| Locomoteur | Myalgie | 3,1 % | 3,8 % | 2,3 % | 3,4 % | 4,0 % | 2,7 % | 2,9 % | 2,6 % | 1,8 % | 1,8 % |
| Nerveux | Somnolence Insomnie Étourdissements Tremblements Nervosité ↓ Libido Anxiété Rêves anormaux Myoclonie Trouble de la concentration Dépersonnalisation Amnésie Hypercinésie Agitation | 24,4 % 23,8 % 12,4 % 10,5 % 8,5 % 7,2 % 4,1 % 3,9 % 3,3 % 2,8 % 2,6 % 2,2 % 2,2 % 1,7 % | 7,2 % 13,2 % 6,0 % 1,1 % 8,3 % 3,8 % 6,8 % 1,1 % 0,4 % 1,5 % 0,4 % 1,1 % 1,5 % 2,3 % | 18,8 % 17,9 % 14,1 % 8,5 % 7,9 % 8,5 % 4,5 % 2,8 % 3,2 % 1,1 % 1,7 % 0,6 % 0,9 % 4,7 % | 10,8 % 10,2 % 9,9 % 1,2 % 8,3 % 1,2 % 4,0 % 3,4 % 1,5 % 0,9 % 2,2 % 0,0 % 0,9 % 3,7 % | 21,6 % 20,9 % 11,3 % 8,7 % 7,5 % 11,5 % 4,7 % 1,9 % 2,1 % 3,5 % 0,7 % 0,5 % 1,2 % 2,6 % | 5,3 % 15,9 % 7,1 % 1,2 % 6,5 % 0,9 % 4,1 % 1,5 % 0,9 % 0,6 % 0,9 % 0,3 % 0,0 % 0,9 % | 15,4 % 10,7 % 6,1 % 4,6 % 3,9 % 9,4 % 1,6 % 0,5 % 1,6 % 1,1 % 0,7 % 0,4 % 0,8 % 1,8 % | 4,5 % 7,9 % 4,5 % 0,8 % 2,8 % 1,5 % 0,9 % 1,1 % 0,6 % 0,6 % 0,0 % 0,6 % 0,0 % 1,1 % | 16,0 % 11,8 % 6,1 % 4,3 % 3,0 % 5,2 % 3,8 % 2,5 % 1,0 % 1,5 % 0,9 % 1,3 % 1,3 % 1,9 % | 4,6 % 11,3 % 4,6 % 1,4 % 4,4 % 1,8 % 4,0 % 1,6 % 0,6 % 1,0 % 0,2 % 1,0 % 0,2 % 3,2 % |
| Respiratoire | Pharyngite Rhinite Sinusite Bâillements ↑ Toux Troubles respiratoires1 | 3,7 % 1,5 % 1,5 % 1,7 % 1,1 % - | 4,9 % 3,4 % 4,9 % 0,4 % 1,9 % - | 3,2 % 2,6 % 5,8 % 1,9 % 2,3 % - | 3,1 % 0,3 % 4,6 % 0,0 % 1,5 % - | 3,8 % 1,2 % 2,1 % 4,9 % 0,7 % - | 2,1 % 3,2 % 2,4 % 0,3 % 0,9 % - | 2,3 % 1,5 % 3,5 % 4,2 % 0,8 % 6,8 % | 2,1 % 1,1 % 3,4 % 0,2 % 0,8 % 5,1 % | 2,4 % 1,0 % 3,8 % 2,1 % 1,2 % 3,3 % | 2,2 % 2,0 % 4,4 % 0,2 % 0,6 % 1,0 % |
| Sensoriel | Vue anormale | 3,7 % | 2,3 % | 3,0 % | 2,8 % | 4,0 % | 0,3 % | 2,2 % | 0,6 % | 0,3 % | 0,0 % |
| Dysgueusie | 2,0 % | 0,0 % | 1,1 % | 0,6 % | 0,7 % | 0,6 % | 0,7 % | 0,8 % | 0,7 % | 0,8 % | |
1 Comprend les manifestations signalées par au moins 2 % des sujets sous paroxétine pour le trouble panique, le TOC, la phobie sociale, le trouble d’anxiété généralisée ou l’état de stress post-traumatique, sauf les manifestations suivantes, qui sont survenues aussi souvent ou plus souvent avec le placebo qu’avec la paroxétine: [TOC] : dépression, paresthésie et troubles respiratoires; [Trouble panique] : syndrome grippal, dépression, paresthésie et troubles respiratoires; [Phobie sociale] : dépression et troubles respiratoires; [Anxiété généralisée] : s. o.; [État de stress post-traumatique] : dépression, troubles respiratoires.
2 Fréquence corrigée en fonction du sexe
TOC : Placebo : hommes, n = 158; femmes, n = 107; Paroxétine : hommes, n = 330; femmes, n = 212
TROUBLE PANIQUE : Placebo : hommes, n = 111; femmes, n = 213; Paroxétine : hommes, n = 166; femmes, n = 303
PHOBIE SOCIALE : Placebo : hommes, n = 180; femmes, n = 159; Paroxétine : hommes, n = 228; femmes, n = 197 (ANXIÉTÉ SOCIALE)
TROUBLE D’ANXIÉTÉ GÉNÉRALISÉE : Placebo : hommes, n = 197; femmes, n = 332; Paroxétine : hommes, n = 283; femmes, n = 452
ÉTAT DE STRESS POST-TRAUMATIQUE : Placebo : hommes, n = 190; femmes, n = 314; Paroxétine : hommes, n = 238; femmes, n = 438
3 Comprend l’anorgasmie et la difficulté à atteindre l’orgasme.
Dysfonction sexuelle associée aux ISRS chez les hommes et les femmes
Il arrive souvent que les troubles psychiatriques entraînent des modifications de la libido, de la performance sexuelle et de la qualité des rapports, mais ces dysfonctions peuvent également être dues à un traitement pharmacologique. Certaines données semblent indiquer que les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), en particulier, peuvent causer de tels effets. De plus, des rapports font état de cas de dysfonction sexuelle prolongée où les symptômes ont persisté malgré l’arrêt du traitement par les ISRS.
Il est toutefois difficile d’obtenir une estimation fiable de la fréquence et de la gravité des manifestations indésirables intéressant la libido, ainsi que la performance et la qualité des rapports, car professionnels de la santé et patients sont souvent réticents à en parler. Par conséquent, les données estimatives sur la fréquence des troubles sexuels fournies dans la documentation accompagnant les produits sont probablement inférieures aux valeurs réelles.
- Fréquence des effets indésirables d’ordre sexuel selon les données groupées
Le tableau 4 présente la plage des fréquences des effets secondaires d’ordre sexuel signalés chez les hommes et les femmes ayant participé à des études cliniques contrôlées par placebo, lesquelles ont été menées auprès de plus de 3200 patients atteints de trouble dépressif majeur, de trouble obsessionnel-compulsif, de trouble panique, de phobie sociale, de trouble d’anxiété généralisée ou d’état de stress post-traumatique.
Tableau 4 – Fréquence des effets indésirables d’ordre sexuel dans les essais cliniques contrôlés
| Chlorhydrate de paroxétine | Placebo | |
| n (Hommes) | 1446 | 1042 |
| Diminution de la libido | 6 % - 15 % | 0 % - 5 |
| Troubles de l’éjaculation | 13 % - 28 % | 0 % - 2 % |
| Impuissance | 2 % - 9 % | 0 % - 3 % |
| n (Femmes) | 1822 | 1340 |
| Diminution de la libido | 0 % - 9 % | 0 % - 2 % |
| Troubles orgasmiques | 2 % - 9 % | 0 % - 1 % |
Aucune étude adéquate bien contrôlée n’a été menée sur la dysfonction sexuelle attribuable à la paroxétine.
Plusieurs cas de priapisme ont été associés à ce traitement, mais dans tous ceux dont l’issue est connue, les patients se sont rétablis sans séquelles.
Bien qu’il soit difficile de connaître le risque exact de dysfonction sexuelle associée à l’emploi des ISRS, le professionnel de la santé devrait interroger systématiquement ses patients, afin de vérifier s’ils éprouvent de tels effets secondaires.
8.2.1 Effets indésirables observés au cours des études cliniques – Enfants
Au moins deux fois plus fréquentes qu’avec le placebo, les manifestations suivantes ont été signalées chez au moins 2 % des patients sous chlorhydrate de paroxétine lors d’essais cliniques contrôlés menés chez des enfants de 7 à 18 ans atteints de dépression, de TOC ou d’anxiété sociale (paroxétine, n = 633, placebo, n = 542) : labilité émotionnelle (comprenant automutilation, pensées suicidaires, tentative de suicide, pleurs et fluctuations de l’humeur), hostilité (comprenant surtout agressivité, comportement oppositionnel et colère), diminution de l’appétit, tremblements, transpiration, hyperkinésie et agitation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, ASSOCIATION POTENTIELLE AVEC DES CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIONNELS, Y COMPRIS L'AUTOMUTILATION).
Au moins deux fois plus fréquentes qu’avec le placebo, les manifestations suivantes, signalées lors de l’interruption graduelle du traitement, ont été observées chez au moins 2 % des patients sous chlorhydrate de paroxétine lors d’essais cliniques contrôlés menés chez des enfants de 7 à 18 ans atteints de dépression, de TOC ou d’anxiété sociale (paroxétine, n = 307, placebo, n = 291) : labilité émotionnelle (comprenant idéation suicidaire, tentative de suicide, fluctuations de l’humeur et envie de pleurer), nervosité, étourdissements, nausées et douleurs abdominales (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interruption du traitement par Teva-Paroxetine).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Autres manifestations observées durant la mise au point clinique de la paroxétine
Dans les énumérations ci-après, on a eu recours à une terminologie basée sur le dictionnaire COSTART ou sur une modification de ce dictionnaire pour classer les manifestations indésirables signalées. Les fréquences indiquées représentent la proportion des patients ayant été traités par le chlorhydrate de paroxétine – au nombre de 4126 pour la dépression, 542 pour le TOC, 469 pour le trouble panique, 522 pour la phobie sociale, 735 pour le trouble d’anxiété généralisée et 676 pour l’état de stress post-traumatique – et qui ont connu une manifestation du type précisé au moins une fois au cours du traitement. De plus, les manifestations sont classées par appareil ou système et elles sont énumérées par ordre décroissant de fréquence selon les définitions suivantes : les manifestations fréquentes sont survenues à une ou plusieurs reprises dans au moins 1 % des cas; les manifestations peu fréquentes, dans moins de 1 % des cas mais dans au moins 1 cas sur 1000; les manifestations rares, dans moins d’un cas sur 1000.
On y a inclus toutes les manifestations indésirables, sauf celles qui figurent déjà dans le tableau 2 et le tableau 3, celles dont la généralité des termes était telle, qu’ils n’auraient donné aucun élément d’information utile et celles dont la cause n’était probablement pas de nature médicamenteuse. Notons que même si ces manifestations ont eu lieu au cours du traitement par la paroxétine, cela ne signifie pas nécessairement qu’elles aient été causées par cet agent.
Organisme entier
- Manifestations fréquentes : douleurs, malaises.
Manifestations peu fréquentes : candidose, douleur à la nuque, frissons, infection,
œdème facial, réactions allergiques, surdosage.
- Manifestations rares : abcès, anomalies des épreuves de laboratoire, cellulite, douleur pelvienne, douleur rétrosternale, frissons et fièvre, hernie, kyste, péritonite, raideur de la nuque, septicémie, surdosage intentionnel, syndrome adrénergique, ulcère.
Système cardiovasculaire
- Manifestations fréquentes : hypertension artérielle, syncope, tachycardie.
- Manifestations peu fréquentes : anomalies de l’ÉCG, bradycardie, conduction anormale, extrasystoles ventriculaires, hypotension artérielle, migraine.
- Manifestations rares : accident vasculaire cérébral, angine de poitrine, arythmie, arythmie auriculaire, bloc de branche, céphalées vasculaires, embolie pulmonaire, extrasystoles, extrasystoles supraventriculaires, faible débit cardiaque, fibrillation auriculaire, infarctus du myocarde, insuffisance cardiaque, ischémie cérébrale, ischémie du myocarde, pâleur, phlébite, thrombose, trouble cardiaque, troubles vasculaires, troubles vasculaires cérébraux, varices.
Peau
- Manifestations fréquentes : prurit.
- Manifestations peu fréquentes : acné, alopécie, ecchymoses, eczéma, furonculose, herpès, peau sèche, urticaire.
- Manifestations rares : changement de couleur de la peau, dermatite de contact, dermatite exfoliatrice, éruptions maculopapuleuses, érythème noueux, hypertrophie cutanée, œdème de Quincke, photosensibilité, sudation réduite, ulcère de la peau, zona.
- Manifestations très rares : réactions cutanées indésirables graves (y compris érithème polymorphe, syndrome de Stevens-Johnson et érythrodermie bulleuse avec épidermolyse).
Système endocrinien
- Manifestations rares : diabète sucré, goitre, hyperthyroïdie, hypothyroïdie, réduction de la fécondité chez la femme, thyroïdite.
Appareil digestif
- Manifestations fréquentes : nausées et vomissements.
- Manifestations peu fréquentes : anomalies des épreuves de la fonction hépatique, bruxisme, dysphagie, éructation, gastro-entérite, glossite, grippe gastro-intestinale, hémorragie rectale, sialorrhée, troubles buccaux, ulcération buccale, vomissements et diarrhée.
Manifestations rares : boulimie, cardiospasme, caries dentaires, colite, diarrhée sanglante, duodénite, fécalomes, gastrite, gingivite, hématémèse, hépatite, hypertrophie des glandes salivaires, ictère, iléite, iléus, incontinence fécale, méléna,
œdème de la langue, œsophagite, sialadénite, stomatite, stomatite aphteuse, ulcère de l’estomac, ulcère gastroduodénal.
Sang et lymphe
- Manifestations peu fréquentes : lymphadénopathie, anémie, anomalie du nombre de globules blancs, leucopénie, purpura.
- Manifestations rares : anémie ferriprive, anémie microcytaire, anémie normocytaire, augmentation du temps de saignement, éosinophilie, leucocytose, lymphœdème, lymphocytose, monocytose, saignement anormal – en particulier de la peau et des muqueuses – thrombocytopénie
Système immunitaire
- Manifestations très rares : réactions allergiques graves (y compris réactions anaphylactoïdes et œdème de Quincke).
Métabolisme et nutrition
- Manifestations fréquentes : perte de poids, prise de poids, augmentation des taux de cholestérol.
- Manifestations peu fréquentes : hyperglycémie, œdème, œdème périphérique, soif.
- Manifestations rares : augmentation de l’azote non protéique, de la phosphatase alcaline, de la SGOT, de la SGPT, bilirubinémie, cachexie, déshydratation, goutte, hypocalcémie, hypoglycémie, hypokaliémie, hyponatrémie (surtout chez les patients âgés) résultant parfois du syndrome d’antidiurèse inappropriée, obésité.
Appareil locomoteur
- Manifestations peu fréquentes : arthralgie, arthrite, fracture traumatique.
- Manifestations rares : affection des cartilages, arthrose, bursite, myosite, ostéoporose, tétanie, trouble osseux.
Système nerveux
- Manifestations fréquentes : dépression, difficulté à se concentrer, instabilité émotionnelle, stimulation du SNC, vertiges.
- Manifestations peu fréquentes : abus d’alcool, akinésie, amnésie, anomalies de la pensée, ataxie, convulsions, dépersonnalisation, hallucinations, hyperkinésie, hypertonie, hypo-esthésie, manque d’émotions, mauvaise coordination, réactions maniaques, réactions paranoïaques.
Manifestations rares : anomalies de l’ÉEG, augmentation de la libido, confusion, crise de grand mal, délire, démarche anormale, dépression psychotique, diplopie, dysarthrie, dyskinésie, dystonie, euphorie, fasciculations, hostilité, hyperalgie, hypokinésie, hystérie, idées délirantes, méningite, mouvements choréo-athétosiques, myélite, neuropathie, névralgie, nystagmus, œdème cérébral, paresthésie péribuccale,
pharmacodépendance, psychose, réactions antisociales, réactions maniaco-dépressives, réflexes amplifiés, stupeur, syndrome de sevrage, torticolis.
Appareil respiratoire
- Manifestations fréquentes : aggravation de la toux, rhinite.
- Manifestations peu fréquentes : asthme, bronchite, dyspnée, épistaxis, grippe respiratoire, hyperventilation, pneumonie, sinusite.
- Manifestations rares : altération de la voix, expectoration accrue, fibrose pulmonaire, hoquet, stridor, trouble trachéal.
Organes des sens
- Manifestations peu fréquentes : acouphènes, conjonctivite, douleur oculaire, mydriase, otalgie, otite moyenne, troubles de l’accommodation.
- Manifestations rares : agueusie, amblyopie, anisocorie, cataracte précisée, exophtalmie, glaucome aigu, hémorragie oculaire, hémorragie rétinienne, hyperacousie, kératoconjonctivite, lésion cornéenne, œdème conjonctival, otite externe, photophobie, surdité, ulcère cornéen.
Appareil génito-urinaire
- Manifestations peu fréquentes : aménorrhée*, avortement*, cystite, douleurs mammaires*, dysménorrhée*, dysurie, incontinence urinaire, infection des voies urinaires, ménorragie*, miction impérieuse, nycturie, polyurie, rétention urinaire, vaginite*.
Manifestations rares : affection endométriale*, anomalies urinaires, arrêt de la spermatogenèse*, atrophie mammaire*, calculs rénaux, candidose vaginale*, cylindres urinaires, douleurs rénales, fonction rénale anormale, hématurie, lactation féminine*, mastite*, néoplasme utérin*, néphrite, oligurie, salpingite*, troubles cervicaux*, urétrite.
* Fréquence corrigée en fonction du sexe.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Changements dans les épreuves de laboratoire – cholestérol
Des études portant sur la paroxétine font état d’augmentations des taux de cholestérol pertinentes sur les plans clinique et statistique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme).
Parmi les participants à des études cliniques contrôlées par placebo chez qui on avait obtenu des mesures avant et pendant le traitement, on a constaté une augmentation moyenne de la concentration sérique de cholestérol total d’environ 1,5 mg/dL chez les patients traités par la paroxétine (n = 653) comparativement à une diminution moyenne de quelque 5,0 mg/dL chez les patients ayant reçu le placebo (n = 379). Des hausses par rapport aux valeurs initiales de 45 mg/dL ou
plus ont été enregistrées chez 6,6 % des patients sous paroxétine comparativement à 2,6 % des patients sous placebo.
8.5 Effets indésirables observés après la commercialisation du produit
D’autres effets indésirables, non mentionnés ci-dessus, ont été signalés depuis la mise sur le marché chez certains patients prenant du chlorhydrate de paroxétine. Il s’agit notamment des manifestations suivantes : pancréatite aiguë, manifestations hépatiques telle qu’élévation des enzymes et hépatite, associées parfois à un ictère ou à une insuffisance hépatique (aboutissant au décès dans de très rares cas), syndrome de Guillain et Barré, priapisme, thrombocytopénie, hypertension accrue, syndrome d’antidiurèse inappropriée, syndrome évoquant une hyperprolactinémie et une galactorrhée, troubles menstruels (y compris ménorragie, métrorragie et aménorrhée),vue brouillée; symptômes extrapyramidaux comprenant l’acathisie (manifestation caractérisée par une envie de bouger provenant de l’intérieur et une agitation psychomotrice telle que l’incapacité de s’asseoir ou de rester en place, associée généralement à une détresse subjective), la bradykinésie, le phénomène de la roue dentée, la dystonie, l’hypertonie, la crise oculogyre associée à l’administration concomitante de pimozide, des tremblements et le trismus; rêves anormaux (y compris cauchemars), syndrome des jambes sans repos, manifestations évoquant le syndrome malin des neuroleptiques et syndrome sérotoninergique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Toxicité sérotoninergique/syndrome malin des neuroleptiques), hypertension artérielle pulmonaire persistante (voir 7.1.1 Femmes enceintes et nouveau-nés, Risque d’HTAPPN et exposition aux ISRS). Un cas d’élévation des concentrations de phénytoïne a été signalé après quatre semaines d’administration concomitante de paroxétine et de phénytoïne.
Un cas de grave hypotension a été signalé par suite de l’ajout de chlorhydrate de paroxétine au schéma thérapeutique d’un patient qui prenait du métoprolol de façon chronique. Le lien de causalité entre ces manifestations et le chlorhydrate de paroxétine n’a pas été établi.
Plusieurs manifestations indésirables ont spontanément été signalées par les patients après l’arrêt du traitement (en particulier dans les cas d’interruption brusque) (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Généralités – Interruption du traitement par Teva-Paroxetine et 8 EFFETS INDÉSIRABLES – Effets indésirables observés après l’arrêt du traitement).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
L’emploi de Teva-Paroxetine avec les agents suivants est contre-indiqué :
Inhibiteurs de la monoamine-oxydase : L’utilisation conjointe de Teva-Paroxetine et d’inhibiteurs de la monoamine-oxydase (IMAO) [y compris le linézolide, un antibiotique qui est un IMAO réversible non sélectif, et le chlorure de méthylthioninium (bleu de méthylène)] est contre-indiquée en raison du risque de réactions graves dont les
manifestations ressemblent à celles du syndrome sérotoninergique ou du syndrome malin des neuroleptiques.
- Thioridazine : Le traitement par la thioridazine seule entraîne une prolongation de l’intervalle QTc, ce qui se traduit par des arythmies ventriculaires graves, comme des arythmies de type torsades de pointes, et la mort subite. Cet effet semble être dépendant de la dose et il a été démontré que le chlorhydrate de paroxétine augmente les concentrations plasmatiques de la thioridazine.
Pimozide : Il a été démontré que le chlorhydrate de paroxétine augmente les
concentrations plasmatiques du pimozide. L’élévation de la concentration sanguine du pimozide peut causer une prolongation de l’intervalle QT et des arythmies graves, y compris des torsades de pointes.
Voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament.
9.2 Aperçu des interactions médicamenteuses
Comme d’autres inhibiteurs sélectifs du recaptage de la sérotonine, la paroxétine inhibe l’isoenzyme spécifique CYP2D6 du cytochrome P450, responsable du métabolisme hépatique de la débrisoquine et de la spartéine. Les personnes qui métabolisent peu la débrisoquine et la spartéine représentent environ 5 % à 10 % des Caucasiens. Chez ces personnes (n = 8), la Cmin (éq) médiane du chlorhydrate de paroxétine (20 mg/jour) à l’état d’équilibre était environ trois fois plus élevée que chez les grands métaboliseurs (n = 9). Bien que la signification clinique de cet effet ne soit pas entièrement établie, l’inhibition du CYP2D6 pourrait donner lieu à une augmentation des taux plasmatiques des médicaments métabolisés par cette isoenzyme et administrés en concomitance avec la paroxétine. On envisagera donc de diminuer la dose du médicament métabolisé par le CYP2D6 ou la dose de Teva-Paroxetine et/ou de surveiller les taux plasmatiques, en particulier si Teva-Paroxetine est administré en concomitance avec des agents possédant un indice thérapeutique étroit.
L’administration concomitante de chlorhydrate de paroxétine a été associée à une augmentation des taux de procyclidine (un anticholinergique), de certains neuroleptiques/antipsychotiques (p. ex. perphénazine, rispéridone), des antidépresseurs tricycliques (p. ex. désipramine), d’atomoxétine, des antiarythmiques de classe 1C (p. ex. propafénone) et de théophylline.
L’administration de phénobarbitol ou de phénytoïne en concomitance avec du chlorhydrate de paroxétine est associée à une diminution des taux de chlorhydrate de paroxétine. Au contraire, l’administration concomitance de cimétidine fait augmenter les taux de chlorhydrate de paroxétine.
9.3 Interactions médicament-comportement
Alcool : La consommation concomitante d’alcool durant le traitement par le chlorhydrate de paroxétine n’a pas été étudiée et n’est pas recommandée. On doit avertir les patients d’éviter de consommer de l’alcool s’ils prennent Teva-Paroxetine.
9.4 Interactions médicament-médicament
La liste des médicaments mentionnés dans le tableau ci-dessous est fondée sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 5 – Interactions médicament-médicament établies ou potentielles
| Chlorhydrate de | Source de | Effet | Commentaire clinique |
| paroxétine | preuve | ||
IMAO, y compris le linézolide et le chlorure de méthylthioninium (bleu de méthylène) | É | Les rapports font état de réactions graves, parfois mortelles, comprenant l’hyperthermie, la rigidité, la myoclonie, l’instabilité autonome accompagnée parfois de fluctuations rapides des signes vitaux et des changements de l’état mental comme une extrême agitation progressant vers le délire et le coma. Certains patients ont présenté des signes évocateurs du syndrome sérotoninergique ou du syndrome malin des neuroleptiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/syndrome malin des neuroleptiques). | L’utilisation conjointe d’IMAO et de Teva-Paroxetine est contre-indiquée (voir 2 CONTRE- INDICATIONS et 9.1 Interactions médicamenteuses graves). Teva-Paroxetine ne doit pas être administré en association avec des IMAO ni dans une période minimale de deux semaines après la fin d’un traitement par un IMAO. Le traitement par Teva-Paroxetine doit être instauré avec précaution et la posologie doit être augmentée graduellement jusqu’à l’obtention d’une réponse optimale. Les IMAO ne doivent pas être administrés dans les deux semaines suivant l’arrêt du traitement par Teva-Paroxetine. |
| Thioridazine | T | Hausse potentielle de la concentration plasmatique de la thioridazine en raison d’une interaction pharmacocinétique par le biais du CYP2D6, d’après des études in vivo; par conséquent, augmentation possible du risque de prolongation de l’intervalle QT, qui est associé à des arythmies ventriculaires graves, comme des arythmies de type torsades de pointes, et à la mort subite. | Teva-Paroxetine ne doit pas être administré en association avec la thioridazine ni dans une période minimale de deux semaines après la fin d’un traitement par la paroxétine (voir 2 CONTRE- INDICATIONS et 9.1 Interactions médicamenteuses graves). |
| Pimozide | EC | Augmentation de l’exposition générale au pimozide en raison d’une interaction pharmacocinétique possiblement par le biais du CYP2D6; par conséquent, augmentation possible du risque de prolongation de l’intervalle QT, qui est associé à des arythmies ventriculaires graves, telles que des arythmies de type torsade de pointes, et à la mort subite. | Dans une étude ouverte réalisée chez des volontaires en santé, l’administration concomitante d’une dose unique de 2 mg de pimozide et de chlorhydrate de paroxétine à l’état d’équilibre (dose ajustée à 60 mg par jour) a été associée à des augmentations moyennes de l’ASC et de la Cmax du pimozide de 151 % et de 62 % respectivement, comparativement à l’emploi du pimozide en monothérapie. L’administration conjointe de Teva-Paroxetine et de pimozide est contre-indiquée, et le traitement par la paroxétine ne doit pas être instauré dans une période minimale de 2 semaines suivant l’arrêt du traitement par le pimozide (voir 2 CONTRE- INDICATIONS et 9.1 Interactions médicamenteuses graves). | |||
| Médicaments antipsychotiques | C | Augmentation possible du risque de syndrome malin des neuroleptiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/syndrome malin des neuroleptiques. | On doit faire preuve de prudence si l’on prescrit Teva-Paroxetine à des patients prenant déjà des antipsychotiques/neuroleptiques. | |||
Médicaments sérotoninergiques tels que le tryptophane, les triptans, les inhibiteurs de la recapture de la sérotonine, le lithium, le fentanyl et ses analogues, le dextrométhor-phane, le tramadol, le tapentadol, la mépéridine, la méthadone et la pentazocine ou le millepertuis | T | Augmentation possible du risque de syndrome sérotoninergique et de syndrome malin des neuroleptiques (voir7 MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/syndrome malin des neuroleptiques). | À la lumière du mécanisme d’action de la paroxétine et du risque de syndrome sérotoninergique, la prudence est de mise. | |||
Médicaments ayant un effet sur la fonction plaquettaire (p. ex. AINS, AAS et autres anticoagulants) | Étude épidé-miologique | La libération de la sérotonine par les plaquettes joue un rôle important dans l’hémostase. La prise d’AINS, d’AAS ou d’autres anticoagulants peut potentialiser l’interférence avec le recaptage de la sérotonine et l’apparition de saignements touchant les voies gastro-intestinales hautes. On a fait état d’effets anticoagulants modifiés, y compris une augmentation des saignements, lorsque des ISRS et la warfarine sont administrés concurremment. | Sur la base d’études épidémiologiques (études cas-témoin et études des cohortes). Il convient de surveiller attentivement les patients qui prennent de la warfarine lorsqu’on amorce ou qu’on arrête le traitement par Teva-Paroxetine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin, Saignement anormal). |
| Lithium | T | Risque potentiellement accru de syndrome sérotoninergique. | Dans une étude clinique, on n’a observé aucune interaction pharmacocinétique entre la paroxétine et le lithium. Cependant, en raison du risque de syndrome sérotoninergique, on recommande la prudence lorsque Teva-Paroxetine est administré en même temps que le lithium. |
| Triptans | É | De la faiblesse, de l’hyperréflexie et de l’incoordination ont été observées suite à la prise d’un ISRS et d’un triptan (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/syndro me malin des neuroleptiques). | Sur la base de rares rapports postcommercialisation. Si l’administration concomitante d’un triptan et d’un ISRS (tel que la fluoxétine, la fluvoxamine, la paroxétine ou la sertraline) est justifiée sur le plan clinique, il est conseillé de surveiller le patient adéquatement. |
| Tryptophane | T | Teva-Paroxetine administré en association avec du tryptophane peut entraîner des céphalées, des nausées, de la transpiration et des étourdissements, ainsi que le syndrome sérotoninergique (voir MISES EN GARDE ET PRÉCAUTIONS, Diminution possible de l’efficacité du tamoxifène lors de l’administration concomitante d’un ISRS, y compris Teva-Paroxetine). | Le tryptophane peut être métabolisé en sérotonine. On ne recommande pas l’administration concomitante de Teva-Paroxetine et du tryptophane. |
| Tamoxifène | EC | Réduction des concentrations plasmatiques et de l’efficacité éventuelle de l’endoxifène, le métabolite actif du tamoxifène (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Diminution possible de l’efficacité du tamoxifène lors de l’administration concomitante d’un ISRS, y compris Teva-Paroxetine). | Le tamoxifène est métabolisé en endoxifène par l’intermédiaire du CYP2D6. L’inhibition du CYP2D6 par la paroxétine entraîne donc des concentrations plasmatiques réduites d’endoxifène. |
Médicaments métabolisés par l’isoenzyme CYP2D6 | EC | Possibilité de modification de l’exposition générale des médicaments métabolisés par l’isoenzyme CYP2D6 en raison de son inhibition par la paroxétine. | Lors de deux études, l’administration quotidienne de chlorhydrate de paroxétine (20 mg par jour) à l’état d’équilibre a augmenté les paramètres pharmacocinétiques moyens suivants à la suite de l’administration d’une dose unique (100 mg) de désipramine chez les forts métaboliseurs : Cmax (2 fois), ASC (6 fois) et T1/2 (de 3 à 5 fois). Le traitement concomitant par le chlorhydrate de paroxétine à l’état d’équilibre n’a pas nui davantage à l’élimination de la |
désipramine chez les faibles métaboliseurs. On ne dispose pas d’assez d’information pour formuler des recommandations sur la nécessité d’adapter la posologie des antidépresseurs tricycliques ou de Teva- Paroxetine, si ces médicaments sont administrés en association. Dans de tels cas, il faudra peut-être surveiller les concentrations plasmatiques des antidépresseurs tricycliques. L’administration concomitante de Teva-Paroxetine et d’autres médicaments métabolisés par l’isoenzyme CYP2D6 n’a pas fait l’objet d’études en bonne et due forme, mais il se pourrait qu’elle nécessite des doses de Teva-Paroxetine ou de l’autre médicament moins élevées que celles prescrites habituellement. Les médicaments métabolisés par l’isoenzyme CYP2D6 comprennent certains antidépresseurs tricycliques (p. ex. la nortriptyline, l’amitriptyline, l’imipramine et la désipramine), des inhibiteurs sélectifs du recaptage de la sérotonine (p. ex. la fluoxétine), des neuroleptiques phénothiaziniques (p. ex., la perphénazine), la rispéridone, l’atomoxétine, des antiarythmiques de classe Ic (p. ex. la propafénone et le flécaïnide) et le métoprolol. |
Médicaments métabolisés par l’isoenzyme CYP3A4 | T | Aucun effet attendu de la paroxétine sur les médicaments métabolisés par l’isoenzyme CYP3A4. | Dans une étude d’interactions in vivo où on a administré de façon concomitante et à l’état d’équilibre du chlorhydrate de paroxétine et de la terfénadine, un substrat de l’isoenzyme CYP3A4, le chlorhydrate de paroxétine n’a eu aucun effet sur les paramètres pharmacocinétiques de la terfénadine. En outre, des études in vitro ont montré que le kétoconazole, un inhibiteur puissant de l’isoenzyme CYP3A4, exerce un effet inhibiteur au moins 100 fois plus puissant que celui de la paroxétine sur le métabolisme de plusieurs substrats de cette enzyme, y compris la terfénadine, l’astémizole, le cisapride, le triazolam et la cyclosporine. En supposant que le rapport entre la Ki in vitro de la paroxétine et son absence d’effet sur la clairance in vivo de la terfénadine permet de prédire son effet sur d’autres substrats de l’isoenzyme CYP3A4, on ne s’attend pas à ce que l’effet inhibiteur de la paroxétine sur l’activité de l’isoenzyme CYP3A4 soit significatif sur le plan clinique. |
Bloqueurs neuromusculaires | É | Certains antidépresseurs, dont la paroxétine, pourraient réduire l’activité plasmatique de la cholinestérase, ce qui se traduirait par une prolongation de l’effet de blocage neuromusculaire de la succinylcholine. | Sur la base d’études in vitro ainsi que d’un petit nombre de cas cliniques rapportés. |
Inhibition ou induction des enzymes microsomaux | T | Modification de l’exposition générale à la paroxétine. | L’induction ou l’inhibition d’enzymes qui métabolisent les médicaments peut modifier le métabolisme et la pharmacocinétique de Teva-Paroxetine. |
Médicaments fortement liés aux protéines plasmatiques | T | L’administration du chlorhydrate de paroxétine à un patient qui prend un autre médicament fortement lié aux protéines peut faire augmenter la fraction libre de l’autre médicament, ce qui pourrait causer des manifestations indésirables. De même, des effets indésirables pourraient résulter du déplacement de la paroxétine par d’autres médicaments fortement liés aux protéines plasmatiques. | La paroxétine est fortement liée aux protéines plasmatiques. |
| Anticholinergiques | EC | Il a été signalé que le chlorhydrate de paroxétine augmente considérablement la biodisponibilité générale de la procyclidine. Les concentrations plasmatiques de procyclidine (5 mg par jour) à l’état d’équilibre ont augmenté d’environ 40 % avec l’administration concomitante de 30 mg de paroxétine jusqu’à l’état d’équilibre. | Si on observe des effets anticholinergiques, on doit réduire la dose de procyclidine. |
| Antirétrovitraux | EC | L’administration concomitante du fosamprénavir/ritonavir et de la paroxétine a réduit significativement les concentrations plasmatiques de la paroxétine (d’environ 60 % dans une étude). | Tout ajustement posologique doit être guidé par l’effet clinique (tolérabilité et efficacité). |
| Phénobarbital | EC | L’administration quotidienne prolongée de 100 mg de phénobarbital 4 f.p.j. pendant 14 jours a diminué l’exposition générale procurée par une seule dose de 30 mg de paroxétine chez certains sujets. L’ASC et la T1/2 du chlorhydrate de paroxétine ont diminué en moyenne de 25 % et de 38 % respectivement, par rapport au chlorhydrate de paroxétine administré seul. On n’a pas étudié l’effet du chlorhydrate de paroxétine sur la pharmacocinétique du phénobarbital. | Aucune modification de la posologie initiale de Teva-Paroxetine n’est jugée nécessaire lorsque ce médicament est administré en association avec du phénobarbital; il convient de se fonder sur l’effet clinique pour décider si une modification ultérieure s’impose. |
| Anticonvulsivants | EC | L’administration concomitante de chlorhydrate de paroxétine (30 mg/jour pendant 10 jours) n’a eu aucun effet significatif sur les concentrations plasmatiques chez des patients souffrant d’épilepsie traités à long terme par la carbamazépine (à raison de 600 à 900 mg/jour; n = 6), par la phénytoïne (à raison de 250 à 400 mg/jour; n = 6) et par le valproate de sodium (à raison de 300 à 2 500 mg/jour; n = 8). | Aucune adaptation de la posologie initiale de Teva-Paroxetine n’est jugée nécessaire quand le médicament doit être administré avec un inducteur enzymatique connu (p. ex. carbamazépine, phénytoïne, valproate de sodium). Toute adaptation posologique ultérieure sera faite en fonction de l’effet clinique. |
Chez des volontaires sains, l’administration simultanée de paroxétine et de phénytoïne s’est traduite par une diminution des concentrations plasmatiques de paroxétine et par une fréquence accrue de manifestations indésirables. L’administration concomitante de chlorhydrate de paroxétine et d’anticonvulsivants peut augmenter la fréquence des effets indésirables. | |||
| Médicaments agissant sur le SNC | EC | Selon l’expérience obtenue chez un petit nombre de sujets sains, le chlorhydrate de paroxétine n’accroît ni la sédation ni la somnolence associées à l’halopéridol, à l’amobarbital ou à l’oxazépam, quand il est administré en association. | Les effets de l’administration concomitante de Teva- Paroxetine et de neuroleptiques n’ayant pas été étudiés, l’association de Teva-Paroxetine et de ces médicaments commande la prudence. |
| Diazépam | EC | Une étude sur des doses multiples portant sur l’interaction entre le chlorhydrate de paroxétine et le diazépam n’a révélé aucune modification de la pharmacocinétique du chlorhydrate de paroxétine justifiant une modification de la dose de Teva-Paroxetine chez les patients prenant les deux médicaments en même temps. On n’a pas évalué les effets du chlorhydrate de paroxétine sur la pharmacocinétique du diazépam. | |
| Médicaments cardiovasculaires | EC | Le traitement à l’aide de doses multiples de chlorhydrate de paroxétine (30 mg par jour) a eu peu ou n’a pas eu d’effet sur la pharmacocinétique à l’état d’équilibre de la digoxine (0,25 mg par jour) ou du propranolol (80 mg 2 fois par jour). Le traitement à l’aide de doses multiples de chlorhydrate de paroxétine (30 mg par jour) a eu peu ou n’a pas eu d’effet sur la pharmacocinétique à l’état d’équilibre de la digoxine (0,25 mg par jour) ou du propranolol (80 mg 2 fois par jour). |
| Théophylline | É | On a fait état de cas d’élévation des concentrations de théophylline associée au traitement par le chlorhydrate de paroxétine. | Bien que cette interaction n’ait pas fait l’objet d’étude en bonne et due forme, on recommande de surveiller les taux de théophylline lors de l’administration concurrente de ces deux médicaments. |
| Cimétidine | EC | L’administration concomitante jusqu’à l’état d’équilibre de cimétidine (300 mg 3 fois par jour), un inhibiteur enzymatique connu, a produit une augmentation d’environ 50 % des concentrations de chlorhydrate de paroxétine (30 mg par jour) à l’état d’équilibre. | Lorsque Teva-Paroxetine est administré concurremment avec un inhibiteur enzymatique connu, il y a lieu d’envisager l’administration de plus faibles doses. |
Légende : É = étude de cas; EC = essai clinique; T = théorique.
9.5 Interactions médicament-aliment
Les aliments et les antiacides ne modifient pas l’absorption ou la pharmacocinétique du chlorhydrate de paroxétine.
9.6 Interactions médicament-herbe médicinales
Millepertuis : Tout comme avec les autres ISRS, l’administration de paroxétine en concomitance avec du millepertuis (une plante médicinale) peut donner lieu à des interactions pharmacodynamiques à l’origine d’une augmentation d’effets indésirables.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas encore établi si la paroxétine perturbe les résultats des épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La paroxétine est un puissant inhibiteur sélectif du recaptage de la sérotonine (5-hydroxytriptamine, 5-HT) (ISRS). L’activité de ce médicament sur les neurones du cerveau serait responsable de ses effets antidépresseurs et anxiolytiques dans le traitement de la dépression, du trouble obsessionnel-compulsif (TOC), du trouble panique, de la phobie sociale, du trouble d’anxiété généralisée (TAG) et de l’état de stress post-traumatique (ÉSPT).
Comme elle est dérivée de la phénylpipéridine, la structure chimique de la paroxétine n’a aucune commune mesure avec celle des antidépresseurs tricycliques ou tétracycliques. Les études ont montré que la paroxétine n’a pas de grande affinité envers les récepteurs (α1, α2, β), dopaminergiques, sérotoninergiques (5-HT1, 5-HT2) ou histaminiques de la membrane plasmique des cellules du cerveau du rat. Une faible affinité envers les récepteurs muscariniques de l’acétylcholine a cependant été mise en évidence. Les principaux métabolites de la paroxétine sont à toutes fins utiles inactifs comme inhibiteurs du recaptage de la 5-HT.
10.2 Pharmacodynamie
L’administration de doses uniques de 30 mg de paroxétine à des volontaires sains non déprimés n’a pas perturbé leur fonction psychomotrice, que l’on a mesurée par l’accomplissement de tâches psychomotrices telles que la frappe du code Morse et des manipulations motrices, ainsi que par l’appréciation de la perception subjective et l’appréciation générale de l’éveil.
Administré à des doses allant jusqu’à 40 mg par jour à des sujets en bonne santé, la paroxétine n’a provoqué aucune modification d’importance clinique de la pression artérielle, de la fréquence cardiaque ou de l’ÉCG.
10.3 Pharmacocinétique
Aucune relation claire entre la posologie de la paroxétine et l’effet antidépresseur n’a été démontrée au-dessus de 20 mg/j. Les résultats d’études comparatives portant sur l’administration d’une dose fixe de paroxétine ou d’un placebo dans le traitement de la dépression, du trouble panique, du trouble d’anxiété généralisée ou de l’état de stress post-traumatique indiquent que certains des effets secondaires observés dépendent de la dose.
Absorption
La paroxétine est bien absorbée après administration par voie orale. Chez des volontaires sains, la présence ou l’absence de nourriture dans l’estomac ne modifie pas sensiblement l’absorption d’une dose orale unique de 30 mg de paroxétine.
La vitesse d’absorption et la demi-vie d’élimination terminale semblent toutes deux être indépendantes de la dose. Les concentrations plasmatiques de la paroxétine atteignent généralement l’état d’équilibre après 7 à 14 jours. Aucune corrélation n’a été établie entre les concentrations plasmatiques de paroxétine et l’efficacité thérapeutique ou la fréquence d’effets secondaires.
À l’équilibre, la concentration plasmatique maximale moyenne de paroxétine était de 41 ng/mL chez de jeunes volontaires sains ayant reçu une dose quotidienne de 20 mg pendant 15 jours (voir le tableau 5) Les concentrations plasmatiques ont généralement culminé en 3 à 7 heures.
Distribution
Compte tenu de l’importante distribution tissulaire de la paroxétine, on estime que la circulation générale renferme moins de 1 % de la quantité corporelle totale du médicament.
Aux concentrations thérapeutiques, la paroxétine se lie aux protéines plasmatiques dans une proportion d’environ 95 %.
Métabolisme
L’élimination métabolique de la paroxétine s’effectue par un processus biphasique présystémique (métabolisme de premier passage) et général. Le métabolisme de premier passage est important, mais il peut être partiellement saturé, ce qui explique l’augmentation de la biodisponibilité lorsque des doses multiples sont administrées. Le métabolisme de la paroxétine s’effectue en partie par l’intermédiaire du cytochrome P450 (2D6). C’est, semble-t-il, la saturation de cette enzyme aux doses cliniques qui fait que la cinétique de la paroxétine n’est plus linéaire passé une certaine dose ou lorsqu’il est administré pendant une période prolongée. Le fait que cette enzyme joue un rôle dans le métabolisme de la paroxétine fait également entrevoir la possibilité d’interactions médicamenteuses (voir 9 INTERACTIONS MÉDICAMENTEUSES). Il semble que la plus grande partie de la dose soit oxydée en un intermédiaire de type catéchol, et que ce dernier soit ensuite converti en métabolites très polaires (glucuronide et sulfate) par méthylation et conjugaison. L’inhibition de la 5-HT produite par ce glucuronide ou ce sulfate dans les synaptosomes cérébraux du rat est environ > 10 000 et 3000 fois moins puissante, respectivement, que celle observée avec le composé parent.
Élimination
La demi-vie moyenne d’élimination de la paroxétine semble être d’environ 24 heures chez les sujets sains ayant reçu une dose unique ou des doses multiples allant de 20 à 50 mg. D’aucuns ont cependant signalé des valeurs allant de 3 à 65 heures.
Environ 64 % de la dose de paroxétine est éliminée dans l’urine et 36 % dans les fèces. Moins de 2 % de la dose est récupérée telle quelle.
Populations particulières et états pathologiques
- Personnes âgées : Chez les sujets âgés, on a observé une augmentation des concentrations plasmatiques à l’équilibre, de même qu’une prolongation de la demi-vie d’élimination par rapport aux valeurs observées chez des sujets témoins adultes, mais plus jeunes (voir le tableau 5). Le traitement des personnes âgées doit, par conséquent, être amorcé et maintenu à la plus faible posologie quotidienne de paroxétine qui soit efficace sur le plan clinique (voir 4.2 Dose recommandée et ajustement de la posologie).
- Insuffisance hépatique : D’après les résultats observés dans une étude sur la pharmacocinétique de doses multiples menée chez des sujets atteints de dysfonction hépatique grave, la clairance de la paroxétine est substantiellement plus petite en présence de maladie hépatique (voir le tableau 6). Or, comme l’élimination de la paroxétine dépend en grande partie du métabolisme hépatique, l’emploi de ce médicament commande une grande prudence chez les insuffisants hépatiques (voir 4.2 Dose recommandée et ajustement de la posologie).
- Insuffisance rénale : Comme le montre le tableau 7 – qui résume les résultats d’une étude sur la pharmacocinétique de la paroxétine administrée en dose unique à des patients atteints d’insuffisance rénale légère ou grave –, moins la fonction rénale est efficace, plus les concentrations plasmatiques ont tendance à augmenter. Comme aucune étude sur la pharmacocinétique de la paroxétine n’a été menée chez les insuffisants rénaux après administration de doses multiples, ce médicament doit être employé avec prudence chez ces patients (voir 4.2 Dose recommandée et ajustement de la posologie).
Tableau 6 – Pharmacocinétique de la paroxétine à l’équilibre après administration de doses quotidiennes de 20 mg (moyenne et extrêmes)
Jeunes sujets sains [n = 22] | Sujets âgés en bonne santé [n = 22] | Sujets atteints d’insuffisance hépatique* [n = 10] | |
| Cmax (éq) (ng/mL) | 41 (12-90) | 87 (18-154) | 87 (11-147) |
| tmax (éq) (h) | 5,0 (3-7) | 5,0 (1-10) | 6,4 (2-11) |
| Cmin (éq) (ng/mL) | 21 (4-51) | 58 (9-127) | 66 (7-128) |
| ASC (éq) (ng•h/mL) | 660 (179-1436) | 1580 (221-3286) | 1720 (194-3283) |
| t1/2 (h) | 19 (8-43) | 31 (13-92) | 66 (17-152) |
* Élimination du galactose équivalant à 30 % - 70 % de la capacité normale.
On observe une importante variation des paramètres pharmacocinétiques d’une personne à l’autre.
Tableau 7 – Pharmacocinétique de la paroxétine après administration d’une dose unique de 30 mg à des sujets normaux et à des insuffisants rénaux
a Sujets atteints d’insuffisance rénale grave [n = 6] | b Sujets atteints d’insuffisance rénale modérée [n = 6] | c Jeunes sujets en bonne santé [n = 6] | |
| Cmax (ng/mL) | 46,2 (35,9-56,7) | 36 (3,6-59,4) | 19,8 (1,4-54,8) |
| tmax (h) | 6,5 (4,0-11,0) | 4,8 (1,5-9,0) | 4,3 (1-7) |
| ASC∞ (ng•h/mL) | 2046 (605-3695) | 1053 (48-2087) | 574 (21-2196) |
| t1/2 (h) | 29,7 (10,9-54,8) | 18,3 (11,2-32,0) | 17,3 (9,6-25,1) |
- a) Clairance de la créatinine = 13-27 mL/min
- b) Clairance de la créatinine = 32-46 mL/min
- c) Clairance de la créatinine > 100 mL/min
ASC∞ : aire sous la courbe de la concentration plasmatique en fonction du temps entre t = 0 et t = l’infini; Cmax : concentration plasmatique maximale; t1/2 : demi-vie d’élimination terminale; tmax : temps requis pour atteindre la Cmax
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 °C et 30 °C.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il n’y a aucune particularité de manipulation pour ce produit.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Chlorhydrate de paroxétine, anhydre
Dénomination systématique : Chlorhydrate de (3S,4R)-3-[(1,3-benzodioxol-5-yloxy)méthyl]-
4-(4-fluorophényl)pipéridine, anhydre
Formule moléculaire : C19H21ClFNO3
Masse moléculaire : 365,8 g/mol
Formule de structure :
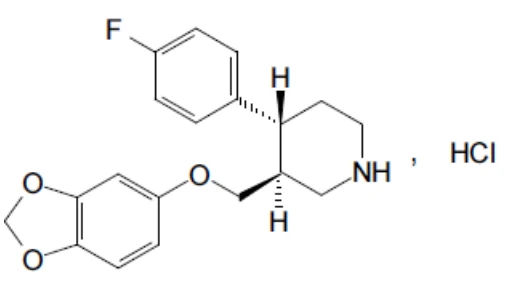
Description : Poudre cristalline de couleur blanche à blanc cassé.
Point de fusion : 113 °C – 125 °C
pH de la solution : 5,0 à 6,0
Solubilité : Le chlorhydrate de paroxétine est légèrement soluble dans l’eau, entièrement soluble dans le méthanol, à peine soluble dans l’éthanol anhydre et le dichlorométhane.
14 ESSAIS CLINIQUES
14.1 Essais cliniques, par indication
Trouble dépressif majeur
L’efficacité clinique du chlorhydrate de paroxétine dans le traitement de la dépression a été établie dans 6 études cliniques contrôlées par placebo d’une durée de 6 semaines, menées chez des patients dépressifs âgés de 18 à 73 ans.
Les résultats de ces 6 études montrent que, d’après l’échelle de dépression de Hamilton, le paramètre « humeur dépressive » sur l’échelle de Hamilton et la gravité de la maladie sur l’échelle CGI (Impression clinique globale), le chlorhydrate de paroxétine est beaucoup plus efficace que le placebo dans le traitement de la dépression.
Selon une étude menée auprès de patients atteints de troubles dépressifs majeurs à répétition, la proportion de patients ayant présenté une rechute partielle1 après avoir répondu à un traitement initial de 8 semaines (score Hamilton < 8) dans la phase de traitement ouvert était moins élevée parmi ceux qui ont continué à recevoir le chlorhydrate de paroxétine (15 %) pendant 1 an que parmi ceux qui, par suite de la répartition aléatoire, ont plutôt reçu le placebo (39 %) pendant l’année supplémentaire. De même, la proportion de patients ayant présenté une rechute complète2 était plus faible chez les patients ayant poursuivi le traitement par le chlorhydrate de paroxétine (12 %) que chez ceux qui ont eu droit au placebo (28 %). L’efficacité était semblable chez les patients de sexe masculin et les patients de sexe féminin.
Trouble obsessionnel-compulsif
L’efficacité du chlorhydrate de paroxétine dans le traitement du trouble obsessionnel-compulsif a été évaluée dans trois études cliniques à double insu d’une durée de 12 semaines avec témoins placebos. Des doses variables allant de 20 à 60 mg/jour ont été administrées dans la première étude et la deuxième, tandis que dans la troisième, les patients recevaient une dose fixe de 20, 40 ou 60 mg/j.
Les résultats de cette dernière et de l’une des deux précédentes montrent que la variation moyenne observée entre les cotes obtenues au début de l’étude et au point d’aboutissement sur l’échelle du trouble obsessionnel-compulsif Yale-Brown et sur celle du National Institute of Mental Health était statistiquement beaucoup plus importante avec le chlorhydrate de
1 Ont été considérés comme présentant une rechute partielle les patients répondants aux critères suivants : patients répondant aux critères de dépression majeure selon le DSM IIIR et ayant besoin d’un antidépresseur supplémentaire. 2 Ont été considérés comme présentant une rechute complète les patients répondants aux critères suivants : patients répondant aux critères de dépression majeure selon le DSM IIIR, ayant besoin d’un antidépresseur supplémentaire, présentant une détérioration des symptômes de dépression pendant au moins une semaine ainsi qu’une augmentation ≥ 2 points à l’échelle CGI (gravité de la maladie) ou ≥ 4 points (moins modérément malade).
paroxétine qu’avec le placebo. La proportion de patients dont l’état a été considéré comme meilleur ou nettement meilleur (selon l’article « amélioration » de l’échelle CGI) à la fin de l’étude à doses fixes était de 15 % (13/88) parmi les patients ayant reçu le placebo, de 20 % (17/85) dans le groupe ayant reçu 20 mg/jour, de 36 % (30/83) dans celui ayant reçu 40 mg/jour et de 37 % (31/83) dans le dernier (60 mg/jour). Toujours selon le même critère, le taux de réponses des patients ayant reçu le placebo dans les deux études à doses variables était de 28 % (28/99) et de 25 % (19/75); avec le chlorhydrate de paroxétine, les taux observés étaient de 45 % (89/198) et de 35 % (28/79) respectivement.
Trouble panique (avec ou sans agoraphobie)
Quatre études d’une durée de 10 à 12 semaines, l’une à doses fixes et les trois autres à doses variables, ont été menées afin de vérifier l’efficacité du chlorhydrate de paroxétine dans le traitement du trouble panique.
Dans l’étude à doses fixes et dans deux des autres, la fréquence des crises de panique était moins élevée chez les patients ayant reçu la paroxétine que chez ceux ayant reçu le placebo. En effet, dans l’étude à doses fixes, la proportion de patients n’ayant pas eu de crise était de 44 % (29/66) dans le groupe ayant reçu le placebo et de 56 % (33/59), 57 % (35/61) et 76 % (47/62) dans les groupes ayant reçu le chlorhydrate de paroxétine à raison de 10 mg/jour, 20 mg/jour et 40 mg/jour, respectivement.
Phobie sociale (anxiété sociale)
Trois études d’une durée de 12 semaines, l’une à doses fixes et les deux autres à doses variables, ont été menées afin de vérifier l’efficacité du chlorhydrate de paroxétine dans le traitement de la phobie sociale (anxiété sociale).
Les résultats de ces études montrent que la variation moyenne observée entre les cotes obtenues au début de l’étude et au point d’aboutissement sur l’échelle de phobie sociale de Liebowitz était statistiquement beaucoup plus importante avec le chlorhydrate de paroxétine qu’avec le placebo. Il en va de même du pourcentage de patients ayant présenté une réponse thérapeutique selon l’article « amélioration » de l’échelle CGI. En effet, dans l’étude à doses fixes, la proportion de patients dont l’état a été considéré comme meilleur ou nettement meilleur (selon l’article « amélioration » de l’échelle CGI) après 12 semaines de traitement était de 28,3 % (26/92) dans le groupe ayant reçu le placebo et de 44,9 (40/89), 46,6 % (41/88) et 42,9 % (39/91) chez les patients ayant reçu le chlorhydrate de paroxétine à raison de 20 mg/jour, 40 mg/jour et 60 mg/jour, respectivement. Toujours selon le même critère, le taux de réponses des patients ayant reçu le placebo dans les deux études à doses variables (20 à 50 mg/jour) était de 23,9 % (22/92) et de 32,4 % (47/145); avec le chlorhydrate de paroxétine, les taux observés étaient de 54,9 % (50/91) et de 65,7 % (90/137) respectivement.
Trouble d’anxiété généralisée
L’efficacité du chlorhydrate de paroxétine dans le traitement du trouble d’anxiété généralisée telle que définie dans le DSM-IV a été démontrée dans deux études multicentriques contrôlées par placebo d’une durée de 8 semaines chacune. Dans la première étude, les patients ont reçu des doses variables allant de 20 mg/jour à 50 mg/jour, tandis que dans l’autre, les doses administrées étaient fixes (20 mg/jour ou 40 mg/jour).
Par rapport au paramètre d’évaluation principal, soit le score total obtenu sur l’échelle d’anxiété de Hamilton (HAM-A), les résultats obtenus avec le chlorhydrate de paroxétine étaient, tests statistiques à l’appui, supérieurs à ceux obtenus avec le placebo. Pareille supériorité par rapport au placebo a également été constatée relativement à plusieurs paramètres d’évaluation secondaires, notamment la cote obtenue aux articles « anxiété » et « tension » de l’échelle HAM-A, la réponse au traitement selon l’échelle d’impression clinique globale (CGI) et la cote obtenue sur l’échelle d’invalidité de Sheehan. Nulle différence statistiquement significative n’a été observée entre le chlorhydrate de paroxétine (administré à des doses variables allant de 20 mg/jour à 50 mg/jour) et le placebo relativement au paramètre d’évaluation principal lors d’une étude additionnelle de 8 semaines, mais, dans le cas de plusieurs paramètres d’évaluation secondaires, le chlorhydrate de paroxétine s’est révélé supérieur au placebo.
État de stress post-traumatique (ESPT)
L’efficacité du chlorhydrate de paroxétine dans le traitement de l’ÉSPT a été démontrée dans deux études multicentriques contrôlées par placebo (Étude 1 et Étude 2) menées pendant 12 semaines chez des adultes atteints d’ÉSPT confirmé selon les critères du DSM-IV. Les résultats de ces études ont été évalués par a) la cote obtenue sur l’échelle d’évaluation de l’ÉSPT (CAPS-2) et b) la cote obtenue à l’article « amélioration globale » de l’échelle d’impression clinique globale (CGI-I). Le CAPS-2 est un instrument à articles multiples qui mesure les trois groupes de symptômes propres à l’ÉSPT à savoir : sentiment de revivre l’événement traumatisant/souvenirs répétitifs et envahissants, évitement des stimuli associés au traumatisme/émoussement de la réactivité générale et hyperactivité neurovégétative.
L’Étude 1, d’une durée de 12 semaines, a comparé les effets de doses fixes de 20 ou 40 mg/jour de paroxétine à ceux d’un placebo.
Également d’une durée de 12 semaines, l’Étude 2 a quant à elle examiné les effets de doses variables (de 20 mg/jour à 50 mg/jour) de paroxétine, effets qui ont été comparés à ceux d’un placebo.
Les deux paramètres d’évaluation principaux de chacune de ces études étaient a) la variation du score total (17 articles) CAPS-2 (du début de l’étude jusqu’au point d’aboutissement) et b) le nombre de répondeurs selon l’article « amélioration globale » de l’échelle CGI, c’est-à-dire la proportion de sujets ayant obtenu un score de 1 (très nette amélioration) ou de 2 (nette amélioration).
Dans l’Étude 1, d’après le score total CAPS-2 et la proportion de répondeurs (échelle CGI-I), les effets du chlorhydrate de paroxétine, à raison de 20 ou 40 mg/jour, sont nettement supérieurs à ceux du placebo.
Dans l’Étude 2, compte tenu des critères ci-dessus, le chlorhydrate de paroxétine s’est ici aussi révélé nettement supérieur au placebo.
La majorité (66 % à 68 %) des personnes admises dans ces essais cliniques étaient des femmes. L’analyse de sous-groupes n’a pas permis de constater de différence entre les résultats obtenus chez les femmes et les résultats obtenus chez les hommes. Quant aux différences possibles en raison de l’âge ou de l’ethnicité, ces études ne comprenaient pas suffisamment de sujets de 65 ans ou plus ni de sujets non caucasiens pour permettre des analyses de sous-groupes.
14.3 Études de biodisponibilité comparative
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de paroxétine – Teva-Paroxetine (Teva Canada Limitée) et PAXIL® (GlaxoSmithKline Inc.) – mesurés lors d’une étude de biodisponibilité comparative croisée à deux facteurs au cours de laquelle des adultes de sexe masculin à jeun et en bonne santé ont reçu, après répartition aléatoire, une dose unique (1 x 30 mg) de médicament. Les résultats présentés ci-dessous ont été obtenus à partir des 57 sujets qui ont été inclus dans l’analyse statistique.
TABLEAU SOMMAIRE DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Paroxétine (1 × 30 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit à l’étude1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (pg•h/mL) | 385345,22 500315,69 (69,88) | 388388,98 504500,21 (69,90) | 99,3 | 94,0 – 104,8 |
ASCI (pg•h/mL) | 431367,99 643799,09 (103,19) | 436688,51 668835,09 (113,70) | 98,8 | 93,5 – 104,5 |
Cmax (pg/mL) | 18417,88 20530,23 (42,73) | 17917,42 19762,96 (39,82) | 102,8 | 97,23 – 108,8 |
tmax3 (h) | 5,00 (4,50 – 7,52) | 5,52 (4,50 – 7,50) | ||
| t½4 (h) | 20,39 (89,44) | 21,22 (105,46) |
1 Comprimés Teva-Paroxetine (paroxétine sous forme de chlorhydrate de paroxétine) à 30 mg (Teva Canada Limitée).
2 Comprimés PAXIL® (paroxétine sous forme de chlorhydrate de paroxétine) (GlaxoSmithKline Inc., Canada). 3 Exprimé sous forme de médiane (plage) uniquement.
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Pharmacologie animale
In vitro : La paroxétine exerce une forte inhibition du recaptage de la 5-HT dans les synaptosomes de l’hypothalamus de rat (Ki = 1,1 nM), mais il n’exerce qu’une action relativement faible sur le recaptage de la noradrénaline (Ki = 350 nM). Les principaux métabolites de la paroxétine, un sulfate et un glucuronoconjugué, sont à toutes fins utiles inactifs en tant qu’inhibiteurs du recaptage de la 5-HT. La paroxétine possède une faible activité envers les récepteurs cholinergiques muscariniques (Ki = 89 nM pour le déplacement du benzilate de quinuclidynile tritié). Les études animales montrent que la paroxétine ne possède qu’une faible activité anticholinergique.
La technique de couplage avec un ligand radiomarqué a permis de montrer que, in vitro, le paroxétine n’a que peu d’affinité pour les récepteurs adrénergiques α1, α2 et β, pour les récepteurs dopaminergiques D2, pour les récepteurs 5-HT1 analogues, les récepteurs 5-HT2 et les récepteurs de l’histamine (H1) du cerveau du rat en concentrations inférieures à 1 mcM. Cette absence d’interaction in vitro avec les récepteurs post-synaptiques est étayée par les études in vivo, qui montrent que la paroxétine n’a ni effet hypotenseur, ni propriétés dépressives sur le SNC.
In vivo : Chez la souris, la paroxétine (DE50 = 0,4 mg/kg per os) a été associé à une potentialisation importante et prolongée de l’hypermotilité induite par le 5-hydroxytryptophane, un précurseur de la 5-HT. La paroxétine (DE50 = 0,4 mg/kg per os) a également potentialisé les effets anticonvulsivants du 5-hydroxytryptophane chez des souris soumises à des électrochocs. Chez le rat, la paroxétine (DE50 = 0,8 mg/kg per os) a inhibé l’hypermotilité provoquée par la p-chloroamphétamine, substance qui produit une déplétion de la 5-HT stockée dans les neurones. Chez le rat, l’administration de 1 mg/kg par voie i.p. de paroxétine à des sujets conscients porteurs en permanence d’électrodes corticales implantées n’a pour ainsi dire provoqué aucun changement de l’ÉEG, selon l’analyse de l’amplitude des potentiels et de leur fréquence.
Les mesures électrophysiologiques ont montré que la paroxétine augmente la vigilance des animaux. En effet, l’administration de doses orales de 0,32 à 18 mg/kg à des rats a augmenté la période d’éveil et a raccourci les périodes de sommeil à ondes lentes et de sommeil paradoxal de manière dépendante de la dose. Comme les autres inhibiteurs sélectifs du recaptage de la 5-HT, l’administration de paroxétine, à la dose de 5 mg/kg par voie i.p., entraîne des symptômes de stimulation excessive des récepteurs de la 5-HT chez des rats ayant reçu au préalable un
inhibiteur de la monoamine-oxydase (comme la tranylcypromine ou la phénelzine) ou encore du L-tryptophane, précurseur de la 5-HT.
Les études comportementales et électroencéphalographiques indiquent que la paroxétine stimule légèrement l’activité aux doses supérieures à celles qui sont généralement nécessaires pour inhiber le recaptage de la 5-HT. Ces propriétés stimulantes ne sont pas analogues à celles de l’amphétamine. En effet, chez des rats conditionnés à distinguer la d-amphétamine (1 mg/kg par voie i.p.) d’une solution saline, l’administration de paroxétine, à raison de 0,3, 1, 3 ou 10 mg/kg par voie i.p., n’a permis aucune généralisation en ce sens. Chez la souris, la paroxétine provoque des convulsions à la dose létale de 300 mg/kg par voie orale. À 50 mg/kg par voie orale cependant, elle abaisse le seuil de convulsions provoquées par les électrochocs.
Les études menées chez l’animal montrent que la paroxétine est bien tolérée par l’appareil cardiovasculaire. En effet, lorsqu’on compare les effets cardiovasculaires de la paroxétine à ceux de l’amitriptyline chez le lapin conscient et le chat anesthésié, on se rend compte qu’il faut administrer environ 2 à 4 fois plus de paroxétine par voie i.v. (en mg/kg) que d’amitriptyline pour produire une modification significative de la pression sanguine, de la fréquence cardiaque ainsi que des paramètres électrocardiographiques. De même, chez le chien anesthésié au pentobarbital, l’administration intraveineuse de 10 mg/kg d’imipramine, d’amitriptyline ou de clomipramine entraîne un grave bloc auriculo-ventriculaire ainsi que des arythmies ventriculaires, tandis que la paroxétine, à des doses équivalentes, ne fait qu’allonger légèrement l’intervalle PQ. En outre, l’administration de faibles doses (0,3 à 1 mg/kg) d’antidépresseurs tricycliques entraîne une tachycardie prononcée, alors que la paroxétine n’a aucun effet sur la fréquence cardiaque jusqu’à la dose de 10 mg/kg.
Des études menées chez des rats spontanément hypertendus montrent que, contrairement aux antidépresseurs qui inhibent le recaptage de la noradrénaline, la paroxétine, à la dose de 5 mg/kg i.v., a beaucoup moins tendance à inhiber les effets antihypertenseurs de la guanéthidine.
La 5-HT est transportée dans les plaquettes et les neurones centraux par un mécanisme de captation et de transport membranaire actif semblable. Par conséquent, comme les autres inhibiteurs sélectifs du recaptage de la 5-HT, la paroxétine entraîne une déplétion de la 5-HT des plaquettes, phénomène qui a été signalé après l’administration de doses quotidiennes répétées de 0,1, 1 et 10 mg/kg par voie i.p. chez le rat et la souris, de 1 à 7,5 mg/kg par voie orale chez le singe et de 10 à 50 mg par voie orale chez des volontaires en bonne santé. Une déplétion de la 5-HT a également été constatée dans le sang entier de sujets déprimés après administration de paroxétine.
Toxicologie générale
Des études sur la toxicité générale de la paroxétine ont été effectuées chez le singe rhésus et le rat, deux espèces chez lesquelles la voie métabolique de cet agent est la même que chez l’humain.
- Toxicité aiguë : Par rapport à la dose clinique, la DL50 de la paroxétine est très élevée chez le rat et la souris (environ 350 mg/kg).
- Toxicité à long terme : Les seuils de toxicité chez le singe rhésus et le rat sont respectivement 4 à 10 fois et 6 à 15 fois supérieurs aux doses de l’intervalle posologique recommandé en clinique. Une lipidose a été observée dans plusieurs tissus du rat (poumons, ganglions lymphatiques mésentériques, épididyme, tissu rétinien – par microscopie électronique seulement dans le dernier cas) aux doses plus élevées (40 mg/kg pendant 3 mois et 25 mg/kg pendant 12 mois). Comme la paroxétine est une amine lipophile dont la structure comprend une partie hydrophobe et une autre hydrophile, il est possible qu’il s’accumule dans les lysosomes et perturbe le catabolisme des lipides, entraînant ainsi une accumulation de lipides à l’intérieur de ceux-ci. Il faut toutefois noter que les cas de légère lipidose observés chez le rat ne concernaient que les animaux ayant reçu des doses bien supérieures à celles administrées chez l’humain, ou présentant des taux plasmatiques beaucoup plus élevés que ceux que l’on observe chez ce dernier. Aucune différence entre le placebo et la paroxétine n’a été décelée dans une étude clinique sur les corps d’inclusion lamellaires dans les leucocytes du sang périphérique pendant un traitement au long cours.
Pouvoir carcinogène
Aucun pouvoir cancérigène n’a été détecté chez des rats et des souris ayant été traités à vie aux doses de 1, 5 et 20 mg/kg/j dans le cas des premiers et de 1, 5 et 25 mg/kg/j dans le cas des seconds. Une augmentation d’hépatomes malins non liée à la dose a été observée chez des souris mâles ayant reçu des doses de 1 ou de 5 mg/kg/j. À 5 mg/kg/j, cette augmentation était statistiquement significative. Aucune augmentation n’a été observée chez les femelles non plus qu’à la dose de 25 mg/kg/j, et la fréquence d’hépatomes est restée dans les limites de celle des témoins historiques.
Toxicologie pour la reproduction et le développement
La 5-hydroxytryptamine et les composés qui modulent cette amine perturbent la fonction reproductrice chez les animaux et, à doses élevées, ils entraînent une toxicité marquée manifeste. Ainsi la paroxétine (sous forme de chlorhydrate) perturbe-t-elle la fonction reproductrice des rats aux doses de 15 et 50 mg/kg.
Chez le rat mâle, l’administration chronique d’une dose de 50 mg/kg a été associée à des réactions granulomateuses dans l’épididyme, accompagnées d’une atrophie et d’une dégénérescence des tubes séminifères. Aucun effet biologiquement significatif n’a été observé sur la fécondité des rates, mais le nombre de corps jaunes a légèrement diminué et une légère augmentation des pertes avant l’implantation a été observée à la dose de 50 mg/kg, associée à une toxicité maternelle marquée.
Des études sur la reproduction ont été menées chez le rat et le lapin à des doses allant respectivement jusqu’à 42 et 5 fois la dose quotidienne maximale recommandée (60 mg) chez l’homme (en mg/kg). Exprimées en mg/m2, ces doses sont respectivement 8,3 fois et 1,7 supérieures à la dose quotidienne maximale recommandée chez l’homme. Ces études n’ont mis en évidence aucun effet tératogène ou toxique sélectif pour les embryons.
Toxicologie particulière
- Immunotoxicité
Des études spécifiques ont montré qu’il est peu probable que la paroxétine possède un pouvoir immunotoxique.
Des échantillons de sérum ont été obtenus auprès de patients déprimés ayant reçu des doses de paroxétine de 30 mg/jour pendant 6 à 12 mois ainsi que de groupes de rats faisant l’objet d’une étude de toxicité à doses multiples, dans le cadre de laquelle ils ont reçu 1,5 ou 25 mg/kg/j de paroxétine pendant 52 semaines. D’autres échantillons provenaient de cochons d’Inde ayant reçu de la paroxétine par voie épicutanée (c.-à-d. par application cutanée locale sous pansement occlusif) et de lapins blancs de Nouvelle-Zélande ayant reçu des injections parentérales (i.m. ou s.c.) de paroxétine dans de l’adjuvant de Freund. Ont été pris à titre de témoins positifs des échantillons de sérum provenant de lapins blancs de Nouvelle-Zélande préalablement immunisés par injections i.m ou s.c. d’une émulsion d’adjuvant de Freund contenant de la paroxétine conjuguée à des gammaglobulines d’origine bovine.
Le taux d’anticorps de ces échantillons sériques a été mesuré par dosage immunoenzymatique (ÉLISA) ou radio-immunologique (RIA). Aucun anticorps antiparoxétine n’a été décelé dans les échantillons provenant des patients, des rats de l’étude de toxicité, des cochons d’Inde exposés à la paroxétine par voie épicutanée ou des lapins ayant reçu le produit par injection parentérale. On en a cependant détecté dans le sérum des lapins immunisés à l’aide d’une émulsion d’adjuvant de Freund contenant de la paroxétine couplée à des gammaglobulines d’origine bovine, ce qui a permis de vérifier que le système de dosage radio-immunologique employé était bien à même de détecter des anticorps antiparoxétine.
Enfin, la paroxétine n’a pas induit de réaction d’hypersensibilité de contact chez les cochons d’Inde ayant été exposés au produit par voie épicutanée.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
PAXIL, (Comprimés, 10 mg, 20 mg et 30 mg), numéro de contrôle de la présentation (263621), monographie de produit, (GlaxoSmithKline Inc.), (22 SEP 2022).