


Monographie de produit - Teva-Rivaroxaban
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 7 Mises en garde et précautions, Néphropathie liée aux anticoagulants | 04/2024 |
|---|---|
| 7 Mises en garde et précautions, Système sanguin et lymphatique, Hémorragie | 11/2025 |
TABLE DES MATIÈRES
Les sections ou sous-sections sans objet au moment de l’autorisation ne figurent pas aux présentes.
Partie 1 : Renseignements pour le professionnel de la santé .................................................. 4
1 Indications ................................................................................................................. 4
1.1 Enfants ........................................................................................................................ 5
1.2 Personnes âgées ......................................................................................................... 5
2 Contre-indications ...................................................................................................... 5
4 Posologie et administration ........................................................................................ 6
4.1 Considérations posologiques ...................................................................................... 6
4.2 Dose recommandée et ajustement posologique ....................................................... 7
4.4 Administration .......................................................................................................... 14
4.5 Dose oubliée ............................................................................................................. 15
5 Surdosage ................................................................................................................ 15
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 17
7 Mises en garde et précautions .................................................................................. 18
7.1 Cas particuliers .......................................................................................................... 28
7.1.1 Grossesse .......................................................................................................... 28
7.1.2 Allaitement ........................................................................................................ 28
7.1.3 Enfants .............................................................................................................. 28
7.1.4 Personnes âgées ............................................................................................... 29
8 Effets indésirables .................................................................................................... 29
8.1 Aperçu des effets indésirables .................................................................................. 29
8.2 Effets indésirables observés au cours des essais cliniques ....................................... 38
8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants ............... 46
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ............... 46
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................................... 50
8.5 Effets indésirables signalés après la commercialisation du produit ......................... 50
9 Interactions médicamenteuses ................................................................................. 51
9.1. Interactions médicamenteuses graves ..................................................................... 51
9.2 Aperçu des interactions médicamenteuses.............................................................. 51
9.4 Interactions médicament-médicament .................................................................... 52
9.5 Interactions médicament-aliments........................................................................... 57
9.6 Interactions médicament-plantes médicinales ........................................................ 57
9.7 Interactions médicament-épreuves de laboratoire.................................................. 58
10 Pharmacologie clinique ......................................................................................... 58
10.1 Mode d’action ........................................................................................................... 58
10.2 Pharmacodynamie .................................................................................................... 58
10.3 Pharmacocinétique ................................................................................................... 63
11 Conservation, stabilité et mise au rebut ................................................................ 72
12 Directives particulières de manipulation ............................................................... 72
Partie 2 : Renseignements scientifiques ............................................................................... 73
13 Renseignements pharmaceutiques ....................................................................... 73
14 Essais cliniques ..................................................................................................... 74
14.1 Essais cliniques, par indication ................................................................................. 74
14.2 Études de biodisponibilité comparatives ................................................................ 128
15 Microbiologie ..................................................................................................... 130
16 Toxicologie non clinique ..................................................................................... 130
17 Monographie ayant servi de référence ................................................................ 132
Renseignements sur le médicament, à l’intention des patients .......................................... 133
Partie 1 : Renseignements pour le professionnel de la santé
1 Indications
Teva-Rivaroxaban (rivaroxaban), en comprimés pelliculés (10 mg, 15 mg, 20 mg), est indiqué pour :
- la prévention de la thromboembolie veineuse (TEV) chez les patients qui ont subi une arthroplastie totale élective de la hanche (ATH) ou du genou (ATG).
- le traitement de la thromboembolie veineuse (thrombose veineuse profonde [TVP], embolie pulmonaire [EP]) et la prévention de la TVP et de l’EP récurrentes.
- la prévention de l’accident vasculaire cérébral (AVC) et de l’embolie systémique chez les patients qui présentent une fibrillation auriculaire à qui un traitement anticoagulant convient.
Teva-Rivaroxaban (rivaroxaban) en comprimés pelliculés (2,5 mg) est indiqué en association avec 75 mg à 100 mg d’acide acétylsalicylique (AAS) pour :
- la prévention de l’accident vasculaire cérébral (AVC) et de la mort d’origine cardiovasculaire, ainsi que pour la prévention de l’ischémie aiguë des membres et de la mortalité chez les patients qui présentent atteints de coronaropathie (CP), avec ou sans artériopathie périphérique (AP) ;
- la prévention des événements arthérothrombotiques chez les patients présentant une AP symptomatique et qui sont exposés à un risque avéré élevé d’événements indésirables majeurs affectant les membres (ÉIMM) ou d’événenements indésirables cardiovasculaires ou cérébrovasculaires majeurs (ÉICCM).
Teva-Rivaroxaban (rivaroxaban), en comprimés pelliculés (15 mg), est indiqué pour :
- le traitement de la thromboembolie veineuse (TEV) et la prévention de la TEV récurrente chez les enfants et les adolescents de 30 kg à 50 kg âgés de moins de 18 ans, après une anticoagoluthérapie initiale d’au moins cinq jours administrée par voie parentérale (voir 4 Posologie et administration).
Teva-Rivaroxaban (rivaroxaban), en comprimés pelliculés (20 mg), est indiqué pour :
- le traitement de la thromboembolie veineuse (TEV) et la prévention de la TEV récurrente chez les enfants et les adolescents de plus de 50 kg âgés de moins de 18 ans, après une anticoagoluthérapie initiale d’au moins cinq jours administrée par voie parentérale (voir 4 Posologie et administration).
Embolie pulmonaire aiguë chez les patients hémodynamiquement instables ou qui doivent subir une thrombolyse ou une embolectomie pulmonaire
Pour le traitement de la TEV, Teva-Rivaroxaban n’est pas recommandé comme solution de rechange à l’héparine non fractionnée chez les patients qui présentent une embolie pulmonaire, qui sont hémodynamiquement instables ou qui pourraient subir une thrombolyse ou une embolectomie pulmonaire, car l’innocuité et l’efficacité du rivaroxaban n’ont pas été démontrées chez ces patients (voir 4 Posologie et administration).
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité du rivaroxaban n’ayant été établies chez les enfants de moins de 18 ans que pour le traitement de la throboembolie veineuse (TEV) et la prévention de la TEV récurrente, Teva-Rivaroxaban n’est pas recommandé pour d’autres indications que le traitement de la throboembolie veineuse (TEV) et la prévention de la TEV récurrente chez les patients de moins de 18 ans.
L’innocuité et l’efficacité des comprimés pelliculés de 2,5 mg et de 10 mg de rivaroxaban n’ayant pas été établies chez les enfants de moins de 18 ans, Teva-Rivaroxaban en comprimés pelliculés de 2,5 mg ou de 10 mg n’est pas recommandé dans cette population (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les essais cliniques ont porté sur des sujets de plus de 65 ans (voir 7 Mises en garde et précautions – 7.1.4 Personnes âgées et Insuffisance rénale, et 4 Posologie et administration – Insuffisance rénale et Personnes âgées (> 65 ans)).
On dispose de données sur l’innocuité et l’efficacité (voir 14 Essais cliniques).
2 Contre-indications
- Hémorragie active cliniquement significative, dont hémorragie digestive
- Lésions ou troubles associés à une élévation du risque d’hémorragie cliniquement significative, p. ex. infarctus cérébral (hémorragique ou ischémique) récent, hémorragie récente d’un ulcère gastroduodénal évolutif et altération spontanée ou acquise de l’hémostase
- Traitement concomitant par voie générale par un inhibiteur puissant tant du CYP3A4 que de la glycoprotéine P (gp-P), tel que le cobicistat, le kétoconazole, l’itraconazole, le posaconazole et le ritonavir (voir &&&7 Mises en garde et précautions – Interactions médicamenteuses)
Traitement concomitant par tout autre anticoagulant, dont les suivants :
- héparine non fractionnée (HNF), sauf aux doses nécessaires pour assurer la perméabilité d’un cathéter veineux ou artériel central ;
- héparines de faible poids moléculaire (HFPM), telles que l’énoxaparine et la daltéparine ;
- dérivés de l’héparine, tels que le fondaparinux ; et
- anticoagulants oraux, tels que la warfarine, le dabigatran, l’apixaban et l’édoxaban, sauf quand on passe d’un autre médicament à Teva-Rivaroxaban ou de Teva-Rivaroxaban à un autre médicament.
- Hépatopathie (y compris des classes B et C de Child-Pugh) associée à une coagulopathie et à un risque d’hémorragie d’importance clinique (voir 7 Mises en garde et précautions – Insuffisance hépatique)
- Grossesse (voir 7 Mises en garde et précautions – 7.1.1 Grossesse)
- Allaitement (voir 7 Mises en garde et précautions – 7.1.2 Allaitement)
Hypersensibilité à Teva-Rivaroxaban ou à l’un des ingrédients du médicament (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement)
4 Posologie et administration
4.1 Considérations posologiques
Comme c’est le cas de tout nouvel anticoagulant oral (NACO) qui ne fait pas partie de la famille des antagonistes de la vitamine K, il faut s’assurer que le patient comprenne l’importance de prendre un NACO selon les directives et qu’il soit prêt à les accepter avant d’entreprendre un traitement par Teva-Rivaroxaban (rivaroxaban).
On doit estimer la clairance de la créatinine (Clcr) chez tous les patients avant d’amorcer le traitement par Teva-Rivaroxaban (rivaroxaban) et, en cas de nécessité clinique, surveiller la fonction rénale pendant le traitement par Teva-Rivaroxaban. On doit évaluer la fonction rénale par la mesure de la Clcr au moins une fois par année, surtout dans les situations où on pourrait s’attendre à ce que la fonction rénale soit être altérée, par exemple en cas d’infarctus aigu du myocarde, d’insuffisance cardiaque décompensée aiguë, d’augmentation de la dose d’un diurétique, de déshydratation et d’hypovolémie. Une détérioration cliniquement significative de la fonction rénale peut exiger une modification de la posologie ou l’abandon du traitement par Teva-Rivaroxaban (voir Insuffisance rénale, ci-dessous).
On peut estimer la filtration glomérulaire en calculant la clairance de la créatinine au moyen de la formule de Cockcroft-Gault, comme suit :
Clcr (mL/min) =
Hommes : (140-âge)(années)×poids(kg)×1,23 créatinine sérique (μmol L⁄ ) ou (140-âge)(années)×poids(kg) 72×créatinine sérique(mg 100mL) ⁄
Femmes : (140-âge)(années)×poids(kg)×1,04 créatinine sérique (μmol L⁄ ) ou (140-âge)(années)×poids(kg)×0,85 72×créatinine sérique(mg 100mL) ⁄
Passage d’un anticoagulant administré par voie parentérale à Teva-Rivaroxaban
Le traitement par Teva-Rivaroxaban peut être amorcé une fois qu’on a mis fin à la perfusion intraveineuse d’une dose complète d’héparine ou de zéro à deux heures avant la prochaine injection par voie sous-cutanée prévue d’une dose complète d’héparine de faible poids moléculaire (HFPM) ou de fondaparinux. Chez les patients qui reçoivent de l’héparine, de l’HFPM ou du fondaparinux à titre prophylactique, le traitement par Teva-Rivaroxaban peut être amorcé à compter de six heures après la dose prophylactique.
Passage de Teva-Rivaroxaban à un anticoagulant administré par voie parentérale
Abandonner le traitement par Teva-Rivaroxaban et administrer la première dose de l’anticoagulant par voie parentérale au moment où le patient aurait dû prendre la dose suivante de Teva-Rivaroxaban.
Passage d’un antagoniste de la vitamine K (AVK) à Teva-Rivaroxaban
Pour passer d’un AVK à Teva-Rivaroxaban, cesser d’administrer l’AVK et mesurer le RNI. Si le RNI est de 2,5 ou moins, amorcer le traitement par Teva-Rivaroxaban à la dose habituelle. Si le RNI est supérieur à 2,5, attendre qu’il soit de 2,5 ou moins avant d’amorcer le traitement par Teva-Rivaroxaban (voir
Mesure du RNI pour la surveillance de l’activité d’un AVK pendant un traitement concomitant par Teva-Rivaroxaban).
Passage de Teva-Rivaroxaban à un AVK
Comme avec tous les anticoagulants à courte durée d’action, il y a un risque que l’activité anticoagulante soit insuffisante quand on passe de Teva-Rivaroxaban à un AVK. Il est important que l’activité anticoagulante soit convenable quand on fait passer un patient d’un anticoagulant à un autre.
Il faut administrer Teva-Rivaroxaban avec l’AVK jusqu’à ce que le RNI soit de 2,0 ou plus. Pendant les deux premiers jours de la période de conversion, on peut administrer l’AVK à la dose initiale habituelle sans mesurer le RNI (voir Mesure du RNI pour la surveillance de l’activité d’un AVK pendant un traitement concomitant par Teva-Rivaroxaban). Les enfants qui passent de Teva-Rivaroxaban à un AVK doivent poursuivre le traitement par Teva-Rivaroxaban pendant 48 heures après la première dose de l’AVK. Par la suite, pendant le traitement concomitant, il faut déterminer le RNI de façon appropriée, juste avant la dose suivante de Teva-Rivaroxaban. Le traitement par Teva-Rivaroxaban peut être abandonné une fois que le RNI est de plus de 2,0. Le RNI peut être mesuré au moins 24 heures après la dernière dose de Teva-Rivaroxaban et il devrait être un reflet fidèle de l’activité anticoagulante de l’AVK.
Mesure du RNI pour la surveillance de l’activité d’un AVK pendant un traitement concomitant par Teva-Rivaroxaban
En général, après le début du traitement par un AVK, l’activité anticoagulante n’est pas manifeste avant au moins deux jours, et l’effet thérapeutique n’est maximal qu’après cinq à sept jours. Par conséquent, il est rarement nécessaire de mesurer le RNI au cours des deux premiers jours après le début du traitement par un AVK. De la même façon, le RNI demeure élevé pendant quelques jours après la fin du traitement par un AVK.
Bien que le traitement par Teva-Rivaroxaban produise une augmentation du RNI, selon le moment de la mesure (voir 10.2 Pharmacodynamie), le RNI ne convient pas pour l’évaluation de l’activité anticoagulante de Teva-Rivaroxaban. Le RNI est étalonné et validé uniquement pour les AVK et ne peut être utilisé pour les autres anticoagulants, y compris Teva-Rivaroxaban.
Quand on fait passer un patient de Teva-Rivaroxaban à un AVK, le RNI ne doit être utilisé que pour évaluer l’effet anticoagulant de l’AVK, et non celui de Teva-Rivaroxaban. Par conséquent, pendant le traitement concomitant par Teva-Rivaroxaban et un AVK, si le RNI doit être mesuré, il faut le faire au moins 24 heures après la prise de la dernière dose Teva-Rivaroxaban et juste avant la prochaine dose de Teva-Rivaroxaban, car à ce moment, la concentration de Teva-Rivaroxaban dans le sang est trop faible pour avoir un effet cliniquement significatif sur le RNI. Si le RNI est mesuré plus tôt que juste avant la prochaine dose de Teva-Rivaroxaban, le RNI ne témoignera pas seulement de l’effet anticoagulant de l’AVK, car la prise de Teva-Rivaroxaban peut aussi fausser les résultats de la mesure du RNI (voir 10.2 Pharmacodynamie).
4.2 Dose recommandée et ajustement posologique
Prévention de la TEV après une ATH ou une ATG
La dose recommandée est d’un comprimé de 10 mg une fois par jour. Le comprimé Teva-Rivaroxaban de 10 mg peut être pris avec des aliments ou non. Le premier comprimé doit être pris de six à dix heures après la chirurgie, à condition que l’hémostase ait été établie. Si l’hémostase n’est pas établie, le traitement doit être retardé.
La durée du traitement dépend du type de chirurgie :
- Après une ATH élective, les patients doivent être traités par Teva-Rivaroxaban pendant 35 jours.
- Après une ATG élective, les patients doivent être traités par Teva-Rivaroxaban pendant 14 jours.
Traitement de la TEV et prévention de la TVP et de l’EP récurrentes
Teva-Rivaroxaban N’EST PAS recommandé comme solution de rechange à l’héparine non fractionnée chez les patients qui présentent une embolie pulmonaire aiguë qui sont hémodynamiquement instables ou qui pourraient subir une thrombolyse ou une embolectomie pulmonaire, car l’innocuité et l’efficacité du rivaroxaban n’ont pas été démontrées chez ces patients (voir 1 Indications).
La dose recommandée pour le traitement initial de la TVP ou de l’EP aiguë est d’un comprimé de 15 mg deux fois par jour (un comprimé le matin et un comprimé le soir) pendant les trois premières semaines, puis d’un comprimé de 20 mg une fois par jour pour la poursuite du traitement et la prévention de la TVP et de l’EP récurrentes.
Il faut envisager un traitement de courte durée (au moins trois mois) chez les patients qui présentent une TVP ou une EP provoquée par d’importants facteurs de risque transitoires (p. ex. chirurgie lourde ou traumatisme récent). La durée du traitement doit être individualisée après une évaluation minutieuse de ses avantages compte tenu des risques d’hémorragie.
Après au moins six mois de traitement de la TVP ou de l’EP, la dose recommandée pour la prévention de la TVP ou de l’EP récurrente est de 20 ou 10 mg une fois par jour, selon une évaluation individuelle du risque de récurrence de la TVP ou de l’EP et du risque d’hémorragie. Par exemple, quand on considère que le risque de TVP ou d’EP récurrente est élevé, comme chez les patients qui présentent des maladies concomitantes compliquées et sont très exposés à la TEV récurrente, il faut envisager une dose de 20 mg.
Il faut envisager un traitement de plus longue durée en cas de TVP ou d’EP provoquée par des facteurs de risque permanents, de TVP ou d’EP non provoquée ou d’antécédents de TVP ou d’EP récurrente.
La dose quotidienne maximale recommandée est de 30 mg au cours des trois premières semaines de traitement et de 20 mg par la suite.
Les comprimés Teva-Rivaroxaban de 15 et de 20 mg doivent être pris avec des aliments. Le comprimé Teva-Rivaroxaban de 10 mg peut être pris avec des aliments ou non.
Traitement de la TEV et prévention de la TEV récurrente chez les nouveau-nés à terme, les nourrissons, les tout-petits et les enfants et les adolescents (de moins de 18 ans)
Posologie et forme pharmaceutiques appropriées
Chez les enfants d’au moins 30 kg, on peut administrer Teva-Rivaroxaban en comprimés de 15 mg ou de 20 mg une fois par jour. La dose est déterminée en fonction du poids corporel.
Mise en route du traitement par Teva-Rivaroxaban chez les enfants de 6 mois à < 18 ans
Chez les enfants de 6 mois à < 18 ans, le traitement par Teva-Rivaroxaban doit être amorcé après une anticoagulothérapie initiale d’au moins 5 jours par une héparine administrée par voie parentérale. La dose doit être déterminée en fonction du poids corporel (voir Tableau 1).
Tableau 1 – Ajustement de la posologie de Teva-Rivaroxaban (en mg) en fonction du poids corporel chez les enfants de 0 à < 18 ans
| Forme pharmaceutique | Poids corporel (kg) | Posologie uniquotidienne [mg] | Dose quotidienne totale [mg] |
|---|---|---|---|
| Min. | Max. | ||
| Comprimés | 30 | ||
| < 50 | 15 mg | 15 mg | |
| ≥ 50 | 20 mg | 20 mg | |
Afin de s’assurer que la dose demeure dans l’intervalle thérapeutique, il faut surveiller régulièrement le poids de l’enfant, surtout s’il pèse moins de 12 kg, et ajuster la posologie en conséquence.
Durée du traitement
Le traitement par Teva-Rivaroxaban doit être poursuivi pendant au moins 3 mois chez tous les enfants, à l’exception de ceux de < 2 ans qui présentent une thrombose liée au cathétérisme. Si l’état clinique l’exige, le traitement peut être prolongé jusqu’à 12 mois. Après 3 mois, on doit évaluer s’il est plus avantageux ou plus risqué de poursuivre le traitement, en tenant compte au cas par cas du risque de thrombose récurrente par rapport au risque d’hémorragie.
Le traitement par Teva-Rivaroxaban doit être poursuivi pendant au moins 1 mois chez les enfants de < 2 ans qui présentent une thrombose liée au cathétérisme. Si l’état clinique l’exige, le traitement peut être prolongé jusqu’à 3 mois. Après 1 mois, on doit évaluer s’il est plus avantageux ou plus risqué de poursuivre le traitement, en tenant compte au cas par cas du risque de thrombose récurrente par rapport au risque d’hémorragie.
Prévention de l’AVC et de l’embolie systémique chez les patients qui présentent une fibrillation auriculaire
La dose recommandée est d’un comprimé Teva-Rivaroxaban de 20 mg une fois par jour, avec des aliments (voir 10.3 Pharmacocinétique – Absorption).
En présence d’une insuffisance rénale modérée (Clcr de 30 à 49 mL/min), la dose recommandée est de 15 mg une fois par jour, avec des aliments (voir Insuffisance rénale, ci-dessous).
La dose quotidienne maximale recommandée est de 20 mg.
Prévention de l’AVC, de l’infarctus du myocarde, du décès d’origine cardiovasculaire, de l’isachémie aiguë des membres et de la mortalité chez les patients atteints de coronaropathie avec ou sans AP, ou prévention des événements athérothrombotiques chez les patients présentant une AP symptomatique qui sont exposés à un risque avéré élevé d’événements indésirables majeurs affectant les membres (ÉIMM) ou d’événements cardiovasculaires ou cérébrovasculaires insédirables majeurs (ÉICCM)
Le schéma recommandé pour la protection vasculaire chez les patients atteints de coronaropathie avec ou sans AP, ou présentant une AP symptomatique et exposés à un risque avéré élevé d’ÉIMM ou d’ÉICMM est d’un comprimé Teva-Rivaroxaban de 2,5 mg deux fois par jour, dont un en association avec une dose quotidienne de 75 à 100 mg d’AAS. Les comprimés Teva-Rivaroxaban de 2,5 mg peuvent être pris avec ou sans aliments.
Le traitement doit être poursuivi tant que les avantages l’emportent sur les risques.
Chez les patients atteints de coronaropathie avec ou sans AP, ou présentant une AP symptomatique et exposés à un risque avéré élevé d’ÉIMM ou d’ÉICMM, le traitement par Teva-Rivaroxaban à 2,5 mg n’est pas indiqué en association avec la bithérapie antiplaquettaire.
Infarctus aigu du myocarde : Il faut envisager l’abandon du traitement par Teva-Rivaroxaban en présence d’un infarctus aigu du myocarde si le traitement de l’infarctus du myocarde exige une intervention effractive, telle qu’une revascularisation coronaire percutanée ou un pontage aortocoronarien. Il faut aussi envisager d’abandonner le traitement par Teva-Rivaroxaban si un traitement thrombolytique doit être amorcé, car le risque d’hémorragie pourrait être accru. Le traitement des patients qui présentent un infarctus aigu du myocarde doit s’appuyer sur les lignes directrices cliniques actuelles. Chez ces patients, le traitement par Teva-Rivaroxaban peut être repris après une revascularisation, quand l’état clinique le permet, pour la prévention de l’AVC et de l’embolie systémique.
Chez les patients qui présentent une fibrillation auriculaire, l’administration concomitante d’AAS ou de clopidogrel et de rivaroxaban accroît le risque d’hémorragie. Chez un patient traité par l’AAS ou un autre inhibiteur de l’agrégation plaquettaire pour la prévention de l’infarctus du myocarde, Teva-Rivaroxaban doit être administré avec prudence. Une étroite surveillance clinique est recommandée.
Autres situations exigeant un traitement thrombolytique : Le traitement par Teva-Rivaroxaban doit être abandonné en présence d’un AVC ischémique aigu, contre lequel, selon la pratique clinique actuelle, il faut administrer un traitement thrombolytique. Le traitement par Teva-Rivaroxaban peut être repris plus tard, quand l’état clinique du patient le permet. La mesure du temps de prothrombine, en secondes, au moyen du réactif Neoplastin® peut éclairer les décisions thérapeutiques (voir 7 Mises en garde et précautions – Surveillance et épreuves de laboratoire).
Traitement antiagrégant plaquettaire en concomitance avec Teva-Rivaroxaban à 10 mg, 15 mg et 20 mg : L’administration concomitante de rivaroxaban et d’inhibiteurs de l’agrégation plaquettaire accroît le risque d’hémorragie (voir 7 Mises en garde et précautions – Hémorragie). Si on envisage un traitement antiagrégant plaquettaire en concomitance avec Teva-Rivaroxaban à 10 mg, 15 mg et 20 mg, il faut procéder à une évaluation minutieuse des avantages possibles compte tenu du risque accru d’hémorragie.
Patients atteints de fibrillation auriculaire non valvulaire qui subissent une ICP avec pose d’endoprothèse : Les patients atteints de fibrillation auriculaire non valvulaire qui subissent une ICP avec pose d’endoprothèse doivent recevoir une dose réduite de Teva-Rivaroxaban, soit 15 mg une fois par jour (10 mg une fois par jour chez les patients atteints d’insuffisance rénale modérée [Clcr de 30 à 49 mL/min]), en association à un inhibiteur des récepteurs P2Y12 (p. ex. le clopidogrel). Ce schéma thérapeutique est recommandé pendant au maximum douze mois après une ICP avec pose d’endoprothèse (voir 10.2 Pharmacodynamie – Patients atteints de fibrillation auriculaire non valvulaire qui subissent une ICP avec pose d’endoprothèse). Après la fin du traitement antiagrégant plaquettaire, il faut porter la dose de rivaroxaban à 20 mg (dose habituelle) chez les patients atteints de fibrillation auriculaire.
Cardioversion
Les patients peuvent continuer de recevoir Teva-Rivaroxaban pendant la cardioversion (voir 10.2 Pharmacodynamie – Patients qui subissent une cardioversion).
Insuffisance hépatique
Le rivaroxaban est contre-indiqué en présence d’une hépatopathie (y compris des classes B et C de Child-Pugh) associée à une coagulopathie et à un risque d’hémorragie d’importance clinique. Les patients présentant insuffisance hépatique grave ou une hépatopathie chronique ont été exclus des essais cliniques.
Selon les données cliniques limitées sur les patients qui présentent une insuffisance hépatique modérée, il y a une augmentation significative de l’activité pharmacologique. Teva-Rivaroxaban doit être administré avec prudence chez ces patients (voir 2 Contre-indications, 7 Mises en garde et précautions – Insuffisance hépatique et 10.3 Pharmacocinétique – Insuffisance hépatique).
Selon les données limitées sur les patients qui présentent une insuffisance hépatique légère sans coagulopathie, la réponse pharmacodynamique ou la pharmacocinétique observées chez ces patients sont les mêmes que chez les sujets en bonne santé.
Aucune donnée clinique n’est disponible en ce qui concerne les enfants atteints d’insuffisance hépatique.
Insuffisance rénale
Tableau 2 – Posologie et administration selon l’état de la fonction rénale chez l’adulte
Clairance de la créatinine (Clcr) Indication | Normale > 80 mL/ min | Légère diminution 50 -80 mL/min | Diminution modérée 30 - < 49 mL/min | Diminution marquée* 15 - < 30 mL/min | < 15 mL/min |
|---|
| Prévention de la TEV après une ATH ou une ATG | 10 mg 1 f.p.j. | 10 mg 1 f.p.j. | 10 mg 1 f.p.j. | Teva-Rivaroxaban n’est pas recommandé | ||
|---|---|---|---|---|---|---|
| Traitement de la TEV et prévention de la TVP et de l’EP récurrentes | 15 mg 2 f.p.j. pendant 3 semaines, puis 20 mg 1 f.p.j. | 15 mg 2 f.p.j. pendant 3 semaines, puis 20 mg 1 f.p.j. | 15 mg 2 f.p.j. pendant 3 semaines, puis 20 mg 1 f.p.j. | |||
| Prévention de la TVP et de l’EP récurrentes après au moins 6 mois de traitement | 10 ou 20 mg 1 f.p.j. | 10 ou 20 mg 1 f.p.j. | 10 ou 20 mg 1 f.p.j. | |||
| Prévention de l’AVC et de l’embolie systémique chez les patients qui présentent une fibrillation auriculaire | 20 mg 1 f.p.j. | 15 mg 1 f.p.j. | 15 mg 1 f.p.j. | |||
| Prévention de l’AVC, du décès d’origine CV et de l’IM, et prévention de l’IAM et de la mortalité chez les patients atteints de CP avec ou sans AP, ou présentant une AP symptomatique et exposés à un risque avéré élevé d’ÉIMM ou d’ÉICCM | 2,5 mg 2 f.p.j. + 75 mg - 100 mg d’AAS 1 f.p.j. | 2,5 mg 2 f.p.j. + 75 mg - 100 mg d’AAS 1 f.p.j. | ||||
Clcr = clairance de la créatinine ; f.p.j.= fois par jour
* utiliser Teva-Rivaroxaban avec prudence
Teva-Rivaroxaban doit être administré avec prudence chez les patients qui reçoivent des médicaments qui accroissent les concentrations plasmatiques de rivaroxaban. Le médecin doit soupeser les avantages et les risques du traitement anticoagulant avant d’administrer Teva-Rivaroxaban aux patients atteints d’insuffisance rénale modérée et dont la clairance de la créatinine est près du seuil de l’insuffisance rénale grave (Clcr < 30 mL/min) ou dont la fonction rénale pourrait se détériorer pendant le traitement. Il faut surveiller la fonction rénale de près chez ces patients (voir 7 Mises en garde et précautions – Insuffisance rénale et 9.4 Interactions médicament-médicament).
Chez les patients atteints d’insuffisance rénale grave (Clcr de 15 à moins de 30 mL/min), les concentrations plasmatiques de rivaroxaban peuvent être significativement plus élevées que chez des volontaires en bonne santé (1,6 fois plus élevées en moyenne), ce qui peut accroître le risque d’hémorragie. Comme les données cliniques sont limitées, Teva-Rivaroxaban doit être utilisé avec prudence chez ces patients. On n’a pas de données cliniques sur les patients dont la clairance de la créatinine est inférieure à 15 mL/min. Teva-Rivaroxaban n’est donc pas recommandé chez ces patients. Il faut abandonner le traitement par Teva-Rivaroxaban si une insuffisance rénale aiguë survient.
Insuffisance rénale (enfants)
D’après les données dont on dispose pour les adultes et les données limitées chez les enfants, il n’est pas nécessaire d’ajuster la posologie chez les enfants de 1 an ou plus qui souffrent d’insuffisance rénale légère (débit de filtration glomérulaire : 50 – 80 mL/min/1.73 m2) (voir 10.3 Pharmacocinétique – Insuffisance rénale).
Faute de données cliniques disponibles, Teva-Rivaroxaban n’est pas recommandé chez les enfants de 1 an ou plus qui souffrent d’insuffisance rénale modérée ou grave (débit de filtration glomérulaire : < 50 mL/min/1,73 m2) (voir 7 Mises en garde et précautions – Insuffisance rénale).
Chez les enfants de moins d’un an, la fonction rénale ne doit être évaluée que par le dosage de la créatinine sérique. Faute de données cliniques disponibles, Teva-Rivaroxaban n’est pas recommandé chez les enfants de moins de 1 an dont la créatinine sérique dépasse le 97,5e percentile (voir 7 Mises en garde et précautions – Insuffisance rénale).
Tableau 3 – Valeurs de référence de la créatininémie chez les enfants de moins de 1 an (Boer et coll., 2010)
| Âge | 97,5e percentile de la créatininémie (µmol/L) | 97,5e percentile de la créatininémie (mg/dL) |
|---|---|---|
| 1er jour | 81 | 0,92 |
| 2e jour | 69 | 0,78 |
| 3e jour | 62 | 0,70 |
| 4e jour | 58 | 0,66 |
| 5e jour | 55 | 0,62 |
| 6e jour | 53 | 0,60 |
| 7e jour | 51 | 0,58 |
| 2e semaine | 46 | 0,52 |
| 3e semaine | 41 | 0,46 |
| 4e semaine | 37 | 0,42 |
| 2e mois | 33 | 0,37 |
| 3e mois | 30 | 0,34 |
| Du 4e au 6e mois | 30 | 0,34 |
| Du 7e au 9e mois | 30 | 0,34 |
| Du 10e au 12e mois | 32 | 0,36 |
Sexe, race ou poids corporel
Il n’est pas nécessaire d’ajuster la posologie en fonction du sexe ou de la race (voir 10.3 Pharmacocinétique – Sexe, Origine ethnique et Poids corporel).
Chez les enfants, la posologie de Teva-Rivaroxaban s’établit en fonction du poids corporel (voir 4 Posologie et administration – Traitement de la TEV et prévention de la TEV récurrente chez les nouveau-nés à terme, les nourrissons, les tout-petits et les enfants et les adolescents (de moins de 18 ans)).
Personnes âgées (> 65 ans)
Il n’est en général pas nécessaire d’ajuster la posologie chez les personnes âgées. Le vieillissement peut être associé à un déclin de la fonction rénale (voir 7 Mises en garde et précautions – Insuffisance rénale et 4 Posologie et administration – Insuffisance rénale).
Enfants (< 18 ans)
L’innocuité et l’efficacité du rivaroxaban n’ayant été établies chez les enfants de moins de 18 ans que pour le traitement de la throboembolie veineuse (TEV) et la prévention de la TEV récurrente, Teva-Rivaroxaban n’est pas recommandé pour d’autres indications que le traitement de la throboembolie veineuse (TEV) et la prévention de la TEV récurrente chez les patients de moins de 18 ans.
L’innocuité et l’efficacité des comprimés pelliculés Teva-Rivaroxaban de 2,5 mg et de 10 mg n’ayant pas été établies chez les enfants de moins de 18 ans, Teva-Rivaroxaban en comprimés pelliculés 2,5 mg ou de 10 mg n’est pas recommandé dans cette population.
4.4 Administration
Avaler les comprimés avec du liquide.
Les comprimés Teva-Rivaroxaban de 15 mg et de 20 mg doivent être pris avec des aliments (voir 10.3 Pharmacocinétique – Absorption).
Il ne faut pas diviser les comprimés Teva-Rivaroxaban ni utiliser un comprimé de teneur plus faible à dessein d’obtenir une dose pour un enfant de moins de 30 kg.
Dans le cas des enfants incapables d’avaler un comprimé de 15 mg ou de 20 mg entier, reportez-vous à la section 4 Posologie et administration – 4.4 Administration – Administration de comprimés écrasés.
Administration de comprimés écrasés
Pour les patients qui sont incapables d’avaler des comprimés entiers, on peut écraser les comprimés Teva-Rivaroxaban, les mélanger avec de la compote de pommes immédiatement avant l’administration et les administrer par voie orale. L’administration de comprimés Teva-Rivaroxaban de 15 ou de 20 mg écrasés doit être immédiatement suivie de l’ingestion d’aliments.
Un comprimé Teva-Rivaroxaban écrasé peut aussi être administré au moyen d’une sonde nasogastrique. Après avoir confirmé la position gastrique de la sonde nasogastrique, le comprimé écrasé doit être mis en suspension dans 50 mL d’eau et administré par la sonde nasogastrique, après quoi on doit rincer la sonde à l’eau. Comme l’absorption du rivaroxaban dépend du lieu de libération du médicament dans le tractus gastro-intestinal, on doit éviter d’administrer Teva-Rivaroxaban en aval de l’estomac pour ne pas réduire l’absorption et, partant, l’exposition au médicament. L’administration de comprimés Teva-
Rivaroxaban de 15 ou de 20 mg écrasés doit être immédiatement suivie d’une alimentation entérale (voir 10.3 Pharmacocinétique – Absorption).
Selon une étude de compatibilité in vitro, le rivaroxaban présent dans une solution aqueuse préparée au moyen d’un comprimé écrasé n’est pas adsorbé à la sonde nasogastrique en PVC ou en silicone.
Aucune étude n’a été menée sur l’administration de comprimés de Teva-Rivaroxaban de 2,5 mg et d’AAS écrasés et mélangés ensemble à de la compote de pommes ou mis en suspension dans de l’eau et administrés par sonde nasogastrique.
4.5 Dose oubliée
Il est essentiel de respecter le schéma posologique donné.
Comprimés Teva-Rivaroxaban de 2,5 mg pris deux fois par jour
Si le patient a oublié de prendre un comprimé Teva-Rivaroxaban de 2,5 mg, il doit prendre le suivant à l’heure prévue.
Comprimés Teva-Rivaroxaban de 10 mg, 15 mg ou 20 mg une fois par jour
Si le patient a oublié de prendre son comprimé, il doit le prendre sans tarder, puis recommencer à prendre un comprimé par jour le lendemain. Si le patient a oublié de prendre un comprimé, il ne doit pas compenser en prenant deux comprimés.
Comprimés Teva-Rivaroxaban de 15 mg deux fois par jour
Si le patient a oublié de prendre un comprimé pendant la phase du traitement où il prend un comprimé de 15 mg deux fois par jour, il doit prendre un comprimé sur-le-champ pour que la dose totale soit de 30 mg par jour. Dans ce cas, il peut prendre deux comprimés de 15 mg en même temps. Le lendemain, il doit recommencer à prendre un comprimé de 15 mg deux fois par jour, conformément aux recommandations.
Comprimés Teva-Rivaroxaban de 15 mg ou de 20 mg une fois par jour chez les enfants
Si l’enfant prend ses comprimés une fois par jour, la dose omise doit être administrée dès que l’oubli est constaté, mais le même jour seulement. Si cela n’est pas possible, il faut laisser tomber la dose omise et administrer la prochaine au moment prévu. Le patient ne doit pas prendre deux doses en même temps pour compenser une dose manquée.
5 Surdosage
| Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669). |
|---|
La prise d’une dose excessive de Teva-Rivaroxaban (rivaroxaban) peut entraîner des complications hémorragiques en raison des propriétés pharmacodynamiques du médicament.
Chez l’adulte, aucune complication hémorragique ni autre réaction indésirable n’ont été signalées dans les rares cas de surdosage allant jusqu’à 600 mg. Chez les enfants, les données sont limitées. Aucune augmentation additionnelle de la concentration plasmatique moyenne n’est prévue, car en raison d’un effet plafond de la solubilité, l’absorption de doses suprathérapeutiques de 50 mg ou plus est limitée chez l’adulte ; chez l’enfant toutefois, on ne dispose d’aucune donnée sur l’effet de doses suprathérapeutiques.
Il n’y a pas d’antidote spécifique de Teva-Rivaroxaban. En cas de prise d’une dose excessive de Teva-Rivaroxaban, on peut envisager l’administration de charbon activé pour réduire l’absorption du médicament. L’administration de charbon activé jusqu’à huit heures après la prise d’une dose excessive peut réduire l’absorption de Teva-Rivaroxaban.
Comme TEVA-ROVAROXABAN se lie fortement aux protéines plasmatiques, on ne s’attend pas à ce qu’il soit éliminé par la dialyse (voir 10.3 Pharmacocinétique – Distribution).
Prise en charge des hémorragies
En cas de complications hémorragiques chez un patient recevant Teva-Rivaroxaban, il faut interrompre temporairement le traitement et rechercher la source de l’hémorragie. La demi-vie de Teva-Rivaroxaban est d’environ 5 à 13 heures chez l’adulte. Chez l’enfant, la demi-vie estimée par un modèle pharmacocinétique de population est plus courte (voir 10.3 Pharmacocinétique). Il faut envisager la reprise du traitement antithrombotique, quand la situation clinique le permet, pour réduire convenablement le risque de thrombose sous-jacente.
La prise en charge doit être individualisée selon la gravité et le foyer de l’hémorragie. On doit au besoin administrer un traitement symptomatique convenable, par exemple compression mécanique (p. ex. en cas d’épistaxis grave), hémostase chirurgicale avec interventions de répression de l’hémorragie, remplacement liquidien et soutien hémodynamique ou administration de produits sanguins (globules rouges concentrés ou plasma frais congelé, selon l’anémie ou la coagulopathie connexe) ou de plaquettes.
Si les mesures ci-dessus ne permettent pas de réprimer l’hémorragie, il faut envisager l’administration d’une des substances qui favorisent la coagulation suivantes :
- concentré de complexe prothrombique activé (CCPA), p. ex. FEIBA ;
- concentré de complexe prothrombique (CCP) ;
- facteur VIIa recombinant (FVIIar).
On a toutefois très peu d’expérience à l’heure actuelle sur l’administration de ces produits à des adultes ou à des enfants recevant Teva-Rivaroxaban.
Au cours d’un essai à double insu contrôlé par placebo et avec répartition aléatoire, un concentré de complexe prothrombique (CCP) non activé administré à six hommes en bonne santé qui avaient déjà reçu du rivaroxaban a totalement inversé l’effet anticoagulant du rivaroxaban en 15 minutes, selon des tests de la coagulation. Cette étude pourrait avoir d’importantes conséquences cliniques, mais l’effet du CCP n’a pas encore été confirmé chez les patients présentant une hémorragie active qui ont déjà été traités par le rivaroxaban.
Le sulfate de protamine et la vitamine K ne devraient pas influer sur l’activité anticoagulante du rivaroxaban. On a peu d’expérience de l’administration d’acide tranexamique et aucune expérience de l’administration d’acide aminocaproïque et d’aprotinine chez les adultes qui reçoivent du rivaroxaban. Dans le cas des enfants, l’expérience de l’utilisation de ces agents chez ceux qui reçoivent du rivaroxaban est inexistante. Aucune donnée scientifique ne laisse croire que la desmopressine, un hémostatique général, soit avantageuse chez les personnes traitées par le rivaroxaban et on n’a pas d’expérience de son administration chez elles.
Le temps de Quick (TQ), exprimé en secondes, est modifié par le rivaroxaban de façon proportionnelle à la dose et est en étroite corrélation avec la concentration plasmatique si le réactif Neoplastin® est utilisé. Chez les patients qui présentent une hémorragie, la mesure du temps de prothrombine (au moyen du réactif Neoplastin®) peut être utile pour déterminer si l’activité anticoagulante est excessive. Le RNI NE DOIT PAS être utilisé pour évaluer l’effet anticoagulant de Teva-Rivaroxaban (voir 7 Mises en garde et précautions – Surveillance et épreuves de laboratoire et 10.2 Pharmacodynamie).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 4 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
| Orale | Comprimés pelliculés / 2,5 mg, 10 mg, 15 mg et 20 mg | Croscarmellose sodique, hypromellose, lactose monohydraté, laurylsulfate de sodium et stéarate de magnésium. Pellicule d’enrobage : Alcool polyvinylique, carmine (10 mg), dioxyde de titane (2,5 mg, 10 mg et 15 mg), lactose monohydraté (10 mg, 15 mg et 20 mg), laurylsulfate de sodium (10 mg, 15 mg et 20 mg), oxyde de fer jaune (2,5 mg, 10 mg et 15 mg), oxyde de fer rouge (10 mg, 15 mg et 20 mg), polyéthylèneglycol et talc. |
Comprimés Teva-Rivaroxaban de 2,5 mg : Comprimés pelliculés de forme ronde et de couleur jaune portant les inscriptions « T » d’un côté et « 2R » de l’autre. Offerts en flacons de PEHD de 100 comprimés et en plaquettes alvéolées de 30 doses unitaires.
Comprimés Teva-Rivaroxaban de 10 mg : Les comprimés Teva-Rivaroxaban de 10 mg sont enrobés, ronds, de couleur rose portant l’inscription « T » d’un côté et « 1R » de l’autre. Ils sont offerts en flacons de PEHD de 100 comprimés et en plaquettes alvéolées de 30 doses unitaires.
Comprimés Teva-Rivaroxaban de 15 mg : Les comprimés Teva-Rivaroxaban de 15 mg sont enrobés, ronds, de couleur orange portant l’inscription « T » d’un côté et « 3R » de l’autre. Ils sont offerts en flacons de PEHD de 100 comprimés et en plaquettes alvéolées de 30 doses unitaires.
Comprimés Teva-Rivaroxaban de 20 mg : Les comprimés Teva-Rivaroxaban de 20 mg sont enrobés, ronds, de couleur rouge portant l’inscription « T » d’un côté et « 7R » de l’autre. Ils sont offerts en flacons de PEHD de 100 comprimés et en plaquettes alvéolées de 30 doses unitaires.
7 Mises en garde et précautions
Généralités
L’abandon prématuré du traitement par tout anticoagulant oral, y compris Teva-Rivaroxaban, accroît le risque d’événements thrombotiques.
Pour réduire ce risque, il faut envisager l’administration d’un autre anticoagulant si on abandonne le traitement par Teva-Rivaroxaban pour une raison autre qu’une hémorragie pathologique ou que la fin du traitement anticoagulant.
Hémorragie
Comme les autres anticoagulants, Teva-Rivaroxaban doit être prescrit avec prudence quand le risque d’hémorragie est accru. Une hémorragie peut survenir dans n’importe quelle partie de l’organisme pendant le traitement par Teva-Rivaroxaban. Il faut tenir compte du risque d’hémorragie quand on évalue l’état de tout patient qui reçoit un anticoagulant. En cas de chute inexpliquée du taux d’hémoglobine ou de la tension artérielle, il faut rechercher un foyer hémorragique.
Teva-Rivaroxaban ne doit pas être prescrit à un patient chez qui le risque d’hémorragie est élevé (voir 2 Contre-indications).
En cas d’hémorragie grave, il faut abandonner le traitement par Teva-Rivaroxaban et rechercher sans tarder le foyer hémorragique.
Une surveillance clinique étroite (recherche de signes d’hémorragie ou d’anémie) est recommandée pendant toute la durée du traitement, surtout s’il y a plusieurs facteurs de risque (voir le tableau 5 ci-dessous).
Tableau 5 − Facteurs qui accroissent le risque d’hémorragie
| Facteurs qui accroissent les concentrations plasmatiques de rivaroxaban | Insuffisance rénale grave (ClCr < 30 mL/min) |
|---|---|
| Traitement concomitant par voie générale par un puissant inhibiteur tant du CYP3A4 que la gp-P | |
| Interactions pharmacodynamiques | AINS |
| Inhibiteurs de l’agrégation plaquettaire, dont l’AAS, le clopidogrel, le prasugrel et le ticagrélor | |
| Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et inhibiteurs du recaptage de la sérotonine-noradrénaline (IRSN) | |
| Troubles hémorragiques congénitaux ou acquis | |
| Thrombocytopénie ou anomalies fonctionnelles plaquettaires |
| Maladies ou interventions associées à des risques d’hémorragie particuliers | Hypertension artérielle sévère non maîtrisée |
|---|---|
| Maladies ulcéreuses gastro-intestinales évolutives | |
| Hémorragie digestive récente | |
| Rétinopathie vasculaire, telle que rétinopathie hypertensive ou diabétique | |
| Hémorragie intracrânienne récente | |
| Anomalies vasculaires intrarachidiennes ou intracérébrales | |
| Récente chirurgie du cerveau, de la colonne vertébrale ou de l’œil | |
| Bronchiectasie ou antécédents d’hémorragie pulmonaire | |
| Autres | Âge supérieur à 75 ans |
L’administration concomitante d’un médicament qui modifie l’hémostase accroît le risque d’hémorragie. La prudence s’impose chez les patients qui sont aussi traités par des médicaments qui modifient l’hémostase, tels que les anti-inflammatoires non stéroïdiens (AINS), l’acide acétylsalicylique (AAS), les inhibiteurs de l’agrégation plaquettaire, les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et les inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) (voir aussi 9 Interactions médicamenteuses). Les patients sous Teva-Rivaroxaban à 2,5 mg et AAS ne doivent recevoir un traitement concomitant chronique par AINS que si les avantages l’emportent sur les risques d’hémorragie.
Chez les patients qui présentent une fibrillation auriculaire et un trouble qui justifie l’administration d’un ou de deux inhibiteurs de l’agrégation plaquettaire, il faut procéder à une évaluation minutieuse des avantages et des risques possibles avant d’administrer un traitement concomitant par Teva-Rivaroxaban.
Le traitement par Teva-Rivaroxaban à 2,5 mg en association avec la bithérapie antiplaquettaire (BTAP) ou en remplacement de celle-ci pour la prévention de l’AVC, de l’infarctus du myocarde et du décès d’origine cardiovasculaire, ou pour la prévention de l’ischémie aiguë des membres et de la mortalité chez les patients atteints de coronaropathie avec ou sans artériopathie périphérique (AP) n’a pas fait l’objet d’études. Cette association n’a pas été étudiée non plus dans la prévention des événements athérothrombotiques chez les patients présentant une AP symptomatique qui sont exposés à un risque avéré élevé d’événements indésirables majeurs affectant les membres (ÉIMM) ou d’événements indésirables cardiovasculaires ou cérébrovasculaires majeurs (ÉICCM).
L’administration de Teva-Rivaroxaban à 2,5 mg deux fois par jour n’est pas indiquée chez les patients atteints d’atrhérosclérose instable pour qui la BTAP est indiquée.
Au cours de l’essai ROCKET AF, on a déterminé que la prise concomitante d’AAS (presque exclusivement d’une dose de 100 mg ou moins) avec le rivaroxaban ou la warfarine était un facteur de risque indépendant d’hémorragie majeure (voir aussi 9 Interactions médicamenteuses).
Comme le prasugrel et le ticagrélor, deux inhibiteurs de l’agrégation plaquettaire, n’ont pas été étudiés en association au rivaroxaban, ils ne sont pas recommandés pour le traitement concomitant.
Les thrombolytiques sont en général à éviter pendant un infarctus aigu du myocarde ou un accident vasculaire cérébral aigu chez les patients traités par le rivaroxaban en raison de l’augmentation prévue du risque d’hémorragie majeure (voir 4 Posologie et administration – Prévention de l’AVC et de l’embolie systémique chez les patients qui présentent une fibrillation auriculaire, Autres situations exigeant un traitement thrombolytique).
Les patients atteints d’une affection maligne peuvent présenter un risque plus élevé d’hémorragie et de thrombose que les patients qui ne sont pas atteints d’une telle affection. Ainsi, lors d’un traitement antithrombotique par le rivaroxaban, le risque d’hémorragie chez un patient atteint d’une affection maligne peut être plus élevé, notamment au niveau de l’appareil digestif, des voies génito-urinaires ou de l’appareil respiratoire. Chez les patients atteints d’un cancer évolutif, les bienfaits du traitement antithrombotique pour un patient donné doivent être mis en balance avec le risque hémorragique, en fonction du siège de la tumeur, du traitement antinéoplasique et du stade de la maladie.
Appareil cardiovasculaire
Maladie valvulaire
Teva-Rivaroxaban n’est ni indiqué ni recommandé pour la thromboprophylaxie chez les patients qui ont récemment subi un remplacement valvulaire aortique transcathéter (RVAT). Au cours d’une étude clinique contrôlée randomisée (GALILEO), le traitement par le rivaroxaban n’a pas eu d’avantage clinique sur le traitement par un inhibiteur de l’agrégation plaquettaire. Selon l’analyse en intention de traiter, la mortalité toutes causes confondues et les événements thromboemboliques et hémorragiques ont été plus fréquents chez les patients randomisés pour recevoir le rivaroxaban. Un rapport de causalité entre le rivaroxaban et la mortalité toutes causes confondues n’a pu être démontré.
L’innocuité et l’efficacité du rivaroxaban n’ont pas été étudiées chez les porteurs d’autres prothèses valvulaires cardiaques ou les patients ayant subi d’autres interventions valvulaires, ni chez les patients présentant une cardite rhumatismale hémodynamiquement significative, surtout une sténose mitrale. Comme on n’a pas de données qui démontrent que le rivaroxaban produit un effet anticoagulant convenable chez les porteurs de prothèses valvulaires cardiaques, qu’ils présentent une fibrillation auriculaire ou non, Teva-Rivaroxaban n’est pas recommandé chez ces patients.
Il faut remarquer qu’au cours de l’essai clé de phase III ROCKET AF ayant porté sur l’administration de rivaroxaban pour la prévention de l’AVC chez les patients qui présentent une fibrillation auriculaire, 14 % des patients présentaient une autre maladie valvulaire, dont sténose aortique et régurgitation aortique et/ou mitrale. Les patients qui avaient déjà subi une réparation de la valvule mitrale n’étaient pas exclus de l’essai. La proportion des sujets de l’essai ROCKET AF qui avaient déjà subi une réparation de la valvule mitrale est inconnue, car aucune donnée à ce sujet n’a été recueillie au cours de l’essai.
Patients atteints du syndrome des antiphospholipides
Teva-Rivaroxaban n’est pas recommandé chez les patients ayant des antécédents de thrombose chez qui un syndrome des antiphospholipides est diagnostiqué. En particulier en présence d’une triple positivité (pour l’anticoagulant lupique, les anticorps anticardiolipines et les anticorps anti-bêta 2-glycoprotéine I), le traitement par le rivaroxaban est associé à une augmentation des taux d’événements thrombotiques récurrents par rapport au traitement par les antagonistes de la vitamine K.
Patients atteints de fibrillation auriculaire non valvulaire qui subissent une intervention coronarienne percutanée (ICP) avec pose d’endoprothèse
On dispose des données cliniques d’une étude interventionnelle ouverte dont le principal objectif était d’évaluer l’innocuité chez les patients atteints de fibrillation auriculaire non valvulaire qui subissent une intervention coronarienne percutanée (ICP) avec pose d’endoprothèse. Les données sur l’efficacité chez ces patients sont limitées (voir 4 Posologie et administration – Prévention de l’AVC et de l’embolie systémique chez les patients qui présentent une fibrillation auriculaire ; 10.2 Pharmacodynamie – Patients atteints de fibrillation auriculaire non valvulaire qui subissent une ICP avec pose d’endoprothèse).
Antécédents d’AVC hémorragique ou lacunaire
Étant donné que les patients atteints de CP/AP et ayant des antécédents d’AVC hémorragique ou lacunaire n’ont pas fait l’objet d’études, l’administration de Teva-Rivaroxaban à 2,5 mg deux fois par jour en association avec de l’AAS doit être évitée chez ces derniers.
Antécédents d’AVC ischémique non lacunaire
Étant donné que les patients ayant présenté un AVC ischémique non lacunaire au cours du mois précédant la CP/AP n’ont pas fait l’objet d’études, l’administration de Teva-Rivaroxaban à 2,5 mg deux fois par jour en association avec de l’AAS doit être évitée au cours du mois suivant l’AVC (voir 10.3 Pharmacocinétique).
Appareil digestif
Les comprimés Teva-Rivaroxaban contiennent du lactose. Les patients qui présentent une intolérance héréditaire au lactose ou au galactose (p. ex. déficit en lactase de Lapp ou malabsorption du glucose-galactose), un trouble rare, ne doivent pas prendre Teva-Rivaroxaban.
Système sanguin et lymphatique
L’administration concomitante de Teva-Rivaroxaban avec de puissants inducteurs de l’isoenzyme CYP 3A4, tels que la rifampicine, et la phénytoïne, la carbamazépine et le phénobarbital, des anticonvulsivants, réduit l’exposition au rivaroxaban (voir 9.4 Interactions médicament-médicament). Les puissants inducteurs de l’isoenzyme CYP 3A4 ne doivent en général pas être administrés en association avec Teva-Rivaroxaban, car ils pourraient en réduire l’efficacité et ainsi rendre l’activité anticoagulante insuffisante (voir 9.4 Interactions médicament-médicament).
Hémorragie
Comme les autres anticoagulants, Teva-Rivaroxaban doit être prescrit avec prudence quand le risque d’hémorragie est accru. Une hémorragie peut survenir dans n’importe quelle partie de l’organisme pendant le traitement par Teva-Rivaroxaban. Il faut tenir compte du risque d’hémorragie quand on évalue l’état de tout patient qui reçoit un anticoagulant. En cas de chute inexpliquée du taux d’hémoglobine ou de la tension artérielle, il faut rechercher un foyer hémorragique. Teva-
Rivaroxaban ne doit pas être prescrit à un patient chez qui le risque d’hémorragie est élevé (voir 2 Contre-indications).
En cas d’hémorragie grave, il faut abandonner le traitement par Teva-Rivaroxaban et rechercher sans tarder le foyer hémorragique.
Une surveillance clinique étroite (recherche de signes d’hémorragie ou d’anémie) est recommandée pendant toute la durée du traitement, surtout s’il y a plusieurs facteurs de risque (voir Tableau 6).
Tableau 6 – Facteurs qui accroissent le risque d’hémorragie
| Facteurs qui accroissent les concentrations plasmatiques de rivaroxaban | Insuffisance rénale grave (Clcr < 30 ml/min) |
|---|---|
Traitement par voie générale concomitant par un puissant inhibiteur tant de l’isoenzyme CYP 3A4 que de la gp-P l’isoenzyme CYP 3A4 que de la gp-P | |
| Interactions pharmacodynamiques | AINS |
Inhibiteurs de l’agrégation plaquettaire, dont l’AAS, le clopidogrel, le prasugrel, le ticagrélor prasugrel et le ticagrélor | |
| Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et inhibiteurs du recaptage de la sérotonine-noradrénaline (IRSN) | |
| Maladies ou interventions associées à des risques d’hémorragie particuliers | Troubles hémorragiques congénitaux ou acquis |
| Thrombocytopénie ou anomalies fonctionnelles plaquettaires | |
| Hypertension artérielle sévère non maîtrisée | |
| Maladies ulcéreuses gastro-intestinales évolutives | |
| Hémorragie digestive récente | |
| Rétinopathie vasculaire, telle que rétinopathie hypertensive ou diabétique | |
| Hémorragie intracrânienne récente | |
| Anomalies vasculaires intrarachidiennes ou intracérébrales | |
| Récente chirurgie du cerveau, de la colonne vertébrale ou de l’œil | |
| Bronchiectasie ou antécédents d’hémorragie pulmonaire | |
| Autres | Âge supérieur à 75 ans |
L’administration concomitante d’un médicament qui modifie l’hémostase accroît le risque d’hémorragie. La prudence s’impose chez les patients qui sont aussi traités par des médicaments qui modifient l’hémostase, tels que les anti-inflammatoires non stéroïdiens (AINS), l’acide acétylsalicylique (AAS), les inhibiteurs de l’agrégation plaquettaire, les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et les inhibiteurs du recaptage de la sérotonine-noradrénaline (IRSN) (voir aussi 9 Interactions médicamenteuses). Les patients traités par Teva-Rivaroxaban à 2,5 mg et l’AAS ne doivent recevoir un traitement concomitant de longue durée par un AINS que si les avantages l’emportent sur le risque d’hémorragie.
Teva-Rivaroxaban est contre-indiqué chez les patients qui reçoivent par voie générale un traitement concomitant par un puissant inhibiteur tant de l’isoenzyme CYP 3A4 que de la gp-P. Ces médicaments peuvent accroître de façon cliniquement significative les concentrations plasmatiques de Teva-Rivaroxaban (elles peuvent être en moyenne 2,6 fois plus élevées), ce qui augmente le risque d’hémorragie (voir 9.4 Interactions médicament-médicament).
Chez les patients qui présentent une fibrillation auriculaire et un trouble qui justifie l’administration d’un ou deux inhibiteurs de l’agrégation plaquettaire, il faut procéder à une évaluation minutieuse des avantages et des risques possibles avant d’administrer un traitement concomitant par Teva-Rivaroxaban.
Le traitement par Teva-Rivaroxaban à 2,5 mg 2 f.p.j. n’a pas été étudié en association avec la bithérapie antiplaquettaire (BTAP) ou en remplacement de celle-ci pour la prévention de l’AVC, de l’infarctus du myocarde et du décès d’origine cardiovasculaire, et la prévention de l’ischémie aiguë des membres et de la mortalité chez les patients atteints de coronaropathie, avec ou sans maladie artérielle périphérique (MAP). L’association n’a pas non plus été étudiée pour la prévention des événements athérothrombotiques chez les patients présentant une MAP symptomatique qui sont exposés à un risque élevé avéré d’événements indésirables majeurs touchant un membre (ÉIMM) ou d’événements cardiovasculaires et cérébrovasculaires indésirables majeurs (ÉCCIM).
Teva-Rivaroxaban à 2,5 mg 2 f.p.j. n’est pas indiqué chez les patients atteints de maladie athéroscléreuse instable quand la BTAP est indiquée.
Au cours de l’étude ROCKET AF, on a déterminé que la prise concomitante d’AAS (presque exclusivement à une dose de 100 mg ou moins) et de Teva-Rivaroxaban ou de warfarine était un facteur de risque indépendant d’hémorragie majeure (voir 9 Interactions médicamenteuses).
Comme le prasugrel et le ticagrélor, des inhibiteurs de l’agrégation plaquettaire, n’ont pas été étudiés en association avec Teva-Rivaroxaban, ils ne sont pas recommandés comme traitement concomitant.
Les thrombolytiques sont en général à éviter pendant un infarctus aigu du myocarde ou un accident vasculaire cérébral aigu chez les patients traités par le rivaroxaban en raison de l’augmentation prévue du risque d’hémorragie majeure (voir 4 Posologie et administration, Autres situations exigeant un traitement thrombolytique).
Les patients atteints d’une affection maligne peuvent présenter un risque plus élevé d’hémorragie et de thrombose que les patients exempts d’affection maligne. Chez les patients atteints d’une affection maligne qui reçoivent un traitement antithrombotique par le rivaroxaban, le risque d’hémorragie peut être accru, surtout dans l’appareil digestif, les voies génito-urinaires ou l’appareil respiratoire. Il faut évaluer les avantages individuels du traitement antithrombotique et les risques d’hémorragie chez les patients atteints d’un cancer évolutif, en fonction du siège de la tumeur, du traitement antinéoplasique et du stade de la maladie.
Des cas de rupture splénique atraumatique ont été signalés chez des patients prenant des anticoagulants oraux directs, y compris Teva-Rivaroxaban, comme complication hémorragique de l’anticoagulation. Il faut évaluer la présence d’une splénomégalie ou d’une rupture splénique atraumatique chez les patients traités par Teva-Rivaroxaban qui signalent une douleur dans le quadrant supérieur gauche de l’abdomen ou au sommet de l’épaule gauche.
Fonctions hépatique, biliaire et pancréatique
Insuffisance hépatique
Les patients qui présentent une hépatopathie significative (p. ex. hépatite aiguë clinique, hépatite chronique active et cirrhose du foie) ont été exclus des essais cliniques. Teva-Rivaroxaban est donc contre-indiqué en présence d’une hépatopathie (y compris des classes B et C de Child-Pugh) associée à une coagulopathie et d’un risque d’hémorragie d’importance clinique.
Selon les données limitées sur les patients qui présentent une insuffisance hépatique légère sans coagulopathie, la réponse pharmacodynamique et la pharmacocinétique sont les mêmes chez ces personnes que chez les sujets en bonne santé.
Aucune donnée clinique n’est disponible en ce qui concerne les enfants atteints d’insuffisance hépatique.
Surveillance et examens de laboratoire
Le temps de prothrombine (exprimé en secondes) est modifié par le rivaroxaban de façon proportionnelle à la dose et est en étroite corrélation avec la concentration plasmatique si le réactif Neoplastin® est utilisé. Chez les patients qui présentent une hémorragie, la mesure du temps de prothrombine (au moyen du réactif Neoplastin®) peut être utile pour déterminer si l’activité anticoagulante est excessive (voir 4 Posologie et administration – Mesure du RNI pour la surveillance de l’activité d’un AVK pendant un traitement concomitant par Teva-Rivaroxaban).
Bien que le traitement par le rivaroxaban produise une augmentation de l’INR, selon le moment de la mesure (voir 10.2 Pharmacodynamie), l’INR ne convient pas pour l’évaluation de l’activité anticoagulante de Teva-Rivaroxaban. L’INR est étalonné et validé uniquement pour les AVK et ne peut être utilisé pour les autres anticoagulants, y compris Teva-Rivaroxaban.
Aux doses recommandées, le rivaroxaban modifie le temps de céphaline activé et le Heptest®. Ces tests ne sont pas recommandés pour l’évaluation des effets pharmacodynamiques de Teva-Rivaroxaban (voir 10.2 Pharmacodynamie).
Le passage de la warfarine au rivaroxaban ou du rivaroxaban à la warfarine allonge le temps de prothrombine mesuré au moyen du réactif Neoplastin® et exprimé en secondes (ou les valeurs de l’INR) davantage que de façon additive (p. ex. l’INR peut atteindre 12) pendant le traitement concomitant, tandis que les effets sur le temps de céphaline activé et le potentiel thrombogène endogène sont additifs (voir 10.2 Pharmacodynamie).
Le rivaroxaban modifie l’activité anti-facteur Xa de façon proportionnelle à la dose. Pour évaluer les effets pharmacodynamiques de Teva-Rivaroxaban pendant le passage d’un médicament à l’autre, on peut se fonder sur les tests de l’activité anti-facteur Xa, car ils ne sont pas modifiés par la warfarine. Ces tests ne peuvent être utilisés pour l’évaluation des effets pharmacodynamiques de Teva-Rivaroxaban que si on effectue un étalonnage et si on dispose d’étalons et de témoins spécifiques du rivaroxaban (voir 10.2 Pharmacodynamie).
Une surveillance systématique de l’effet anticoagulant de Teva-Rivaroxaban n’est pas nécessaire en pratique clinique, mais dans certaines situations peu fréquentes, telles qu’en cas de surdosage, d’hémorragie aiguë ou de chirurgie d’urgence, en cas de suspicion de non-respect du traitement ou dans d’autres circonstances inhabituelles, une évaluation de l’effet anticoagulant du rivaroxaban pourrait être indiquée. La mesure du temps de prothrombine au moyen du réactif Neoplastin® ou un test de l’activité du facteur Xa effectué avec des étalons et témoins spécifiques du rivaroxaban peut être utile dans ces circonstances pour éclairer les décisions cliniques.
Considérations périopératoires
Comme tout autre anticoagulant, Teva-Rivaroxaban accroît le risque d’hémorragie chez les patients qui subissent une chirurgie ou une autre intervention effractive. Chez ces patients, un arrêt temporaire du traitement par Teva-Rivaroxaban peut être nécessaire.
Si un patient qui reçoit un inhibiteur de l’agrégation plaquettaire en concomitance doit subir une chirurgie non urgente et que l’effet antiplaquettaire n’est pas souhaitable, l’administration de l’inhibiteur de l’agrégation plaquettaire doit être interrompue conformément aux directives du fabricant.
On a peu de données cliniques sur les patients qui subissent une chirurgie après une fracture de membre inférieur. Ces patients faisaient partie d’un sous-groupe qui n’avait pas été défini au préalable en vue de l’inscription à une étude de cohorte internationale ouverte et non interventionnelle (pas de critères d’exclusion) visant à comparer la fréquence des événements thromboemboliques symptomatiques chez des patients subissant une chirurgie élective de la hanche ou du genou qui n’avaient pas été répartis au hasard pour recevoir un traitement par rivaroxaban ou un quelconque traitement pharmacologique standard local.
Phase préopératoire
Chez les patients qui doivent subir une intervention effractive ou chirurgicale, le traitement par Teva-Rivaroxaban à 10 mg, à 15 mg ou à 20 mg doit si possible, en raison du risque accru d’hémorragie, être interrompu au moins 24 heures avant l’intervention, selon le jugement clinique du médecin. Dans le cas de Teva-Rivaroxaban à 2,5 mg, le traitement doit être interrompu au moins 12 heures avant l’intervention. Si le patient doit subir une intervention élective et que l’on ne souhaite pas d’effet antiplaquettaire, on interrompra l’administration des antiagrégants plaquettaires conformément aux recommandations des lignes directrices actuelles. Si l’intervention ne peut être reportée, il faut évaluer l’augmentation du risque d’hémorragie à la lumière de l’urgence de l’intervention. Quand le risque d’hémorragie est élevé ou en cas de chirurgie lourde pouvant exiger une hémostase complète, même si les données sont limitées, on doit envisager d’interrompre le traitement par Teva-Rivaroxaban de deux à quatre jours avant la chirurgie, selon la situation clinique.
Anesthésie rachidienne/péridurale périopératoire et ponction lombaire
Quand on procède à une anesthésie neuraxiale (péridurale/rachidienne) ou à une ponction médullaire chez un patient qui reçoit un antithrombotique pour la prévention des complications thromboemboliques, il y a un risque d’hématome péridural ou rachidien pouvant entraîner une atteinte neurologique à long terme ou une paralysie permanente.
Le risque d’hématome péridural ou rachidien est accru par l’utilisation d’une sonde épidurale à demeure et par l’administration concomitante de médicaments qui modifient l’hémostase. Par conséquent, l’administration de doses de Teva-Rivaroxaban de plus de 10 mg n’est pas recommandée chez les patients qui subissent une anesthésie et chez qui une sonde épidurale à demeure est mise en place après l’intervention. Le risque peut aussi être accru par une ponction péridurale ou médullaire traumatique ou répétée. En cas de ponction traumatique, il faut retarder de 24 heures l’administration de Teva-Rivaroxaban.
Il faut fréquemment rechercher les signes et symptômes d’atteinte neurologique (p. ex. engourdissement ou faiblesse des jambes et dysfonctionnement intestinal ou vésical) chez les patients qui ont subi une ponction péridurale et qui sont traités par Teva-Rivaroxaban à 10 mg. Si des déficits neurologiques sont observés, un diagnostic et un traitement urgents s’imposent.
Le médecin doit soupeser les avantages possibles et les risques avant de procéder à une anesthésie neuraxiale chez un patient qui reçoit ou devra recevoir un anticoagulant pour la thromboprophylaxie et n’administrer Teva-Rivaroxaban à 10 mg que si les avantages l’emportent nettement sur les risques. Si un patient porte une sonde péridurale, il ne faut pas la retirer moins de 18 heures après la dernière prise de Teva-Rivaroxaban. Teva-Rivaroxaban ne doit pas être administré moins de six heures après le retrait de la sonde chez l’adulte.
On ne possède pas d’expérience clinique sur l’utilisation des comprimés de rivaroxaban de 15 mg ou de 20 mg, ou des comprimés de 2,5 mg de rivaroxaban en association avec l’AAS dans ces situations chez l’adulte. On ne possède pas d’expérience clinique non plus eu égard à l’utilisation du rivaroxaban chez les enfants dans les situations ci-dessus.
Pour réduire le risque hémorragique associé à l’utilisation concomitante de rivaroxaban et de l’anesthésie neuraxiale (épidurale/rachidienne) ou de la ponction lombaire, il faut tenir compte du profil pharmacocinétique du rivaroxaban. La ponction lombaire ou la mise en place ou le retrait d’un cathéter épidural doivent de préférence avoir lieu lorsqu’on estime que l’effet du rivaroxaban est faible. Cependant, on ignore le moment précis où l’effet anticoagulant est suffisamment faible chez un patient donné, aussi faut-il le mettre en balance avec l’urgence de l’intervention diagnostique.
On ne dispose pas de données sur le moment pour mettre en place ou retirer un cathéter neuraxial chez les enfants sous rivaroxaban. Il faut donc, chez ces patients, interrompre le traitement par Teva-Rivaroxaban et envisager l’administration d’un anticoagulant parentéral à courte durée d’action.
Phase postopératoire
Le traitement par Teva-Rivaroxaban doit être repris après une intervention effractive ou chirurgicale dès qu’on détermine que l’hémostase est convenable et que la situation clinique le permet, afin de ne pas accroître indûment le risque de thrombose.
Fonction rénale
Insuffisance rénale
Après la prise de rivaroxaban par voie orale, il y a un lien direct entre les effets pharmacodynamiques et le degré d’insuffisance rénale (voir 10.3 Pharmacocinétique – Insuffisance rénale).
On doit estimer la clairance de la créatinine (Clcr) chez tous les patients avant d’amorcer le traitement par Teva-Rivaroxaban (voir 4 Posologie et administration).
Teva-Rivaroxaban doit être administré avec prudence aux patients atteints d’insuffisance rénale modérée (Clcr de 30 à 49 mL/min), surtout s’ils reçoivent des médicaments qui accroissent les concentrations plasmatiques de rivaroxaban (voir 4 Posologie et administration – Insuffisance rénale et 9.4 Interactions médicament-médicament).
Le médecin doit soupeser les avantages et les risques du traitement anticoagulant avant d’administrer Teva-Rivaroxaban aux patients atteints d’insuffisance rénale modérée dont la clairance de la créatinine est près du seuil de l’insuffisance rénale grave (Clcr < 30 mL/min) ou dont l’insuffisance rénale pourrait devenir grave pendant le traitement.
Chez les patients atteints d’insuffisance rénale grave (Clcr de 15 à < 30 mL/min), les concentrations plasmatiques de rivaroxaban peuvent être significativement plus élevées que chez des volontaires en bonne santé (1,6 fois plus élevées en moyenne), ce qui peut accroître le risque d’hémorragie. Comme les données cliniques sont limitées, Teva-Rivaroxaban doit être utilisé avec prudence chez ces patients. On n’a pas de données cliniques sur les patients dont la clairance de la créatinine est inférieure à 15 mL/min. Teva-Rivaroxaban n’est donc pas recommandé chez ces patients. Il faut abandonner le traitement par Teva-Rivaroxaban si une insuffisance rénale aiguë survient.
En raison de sa forte liaison aux protéines plasmatiques (environ 95 %), on ne s’attend pas à ce que le rivaroxaban soit éliminé par la dialyse.
Faute de données cliniques disponibles, le rivaroxaban n’est pas recommandé chez les enfants de 1 an ou plus qui souffrent d’insuffisance rénale modérée ou grave (débit de filtration glomérulaire : < 50 mL/min/1,73 m2).
Faute de données cliniques disponibles, le rivaroxaban n’est pas recommandé chez les enfants de moins de 1 an dont le taux de créatinine sérique se situe au-dessus du 97,5e percentile.
Néphropathie liée aux anticoagulants
Des comptes rendus de pharmacovigilance font état de cas de néphropathie liée aux anticoagulants se présentant sous forme de lésion rénale aiguë chez des patients ayant reçu de du rivaroxaban. Une atteinte rénale aiguë peut survenir chez les patients dont l’intégrité glomérulaire est altérée ou qui ont des antécédents de maladie rénale, possiblement en relation avec des épisodes d’anticoagulation excessive et d’hématurie. Quelques cas ont été signalés chez des patients qui ne présentaient pas d’affection rénale préexistante. On recommande donc de surveiller le patient et sa fonction rénale de près en cas de traitement anticoagulant excessif, de fonction rénale compromise ou d’hématurie (y compris d’hématurie microscopique).
7.1 Cas particuliers
7.1.1 Grossesse
Il n’existe pas de données disponibles sur l’administration du rivaroxaban aux femmes enceintes.
Selon les données obtenues chez l’animal, Teva-Rivaroxaban est contre-indiqué pendant la grossesse (voir 2 Contre-indications et 16 Toxicologie non clinique – Toxicologie relative à la reproduction et au développement).
Si Teva-Rivaroxaban doit être prescrit à une femme en âge de procréer, celle-ci doit éviter de devenir enceinte.
7.1.2 Allaitement
Il n’existe pas de données disponibles sur l’administration du rivaroxaban aux femmes qui allaitent. Toutefois, comme Teva-Rivaroxaban passe dans le lait des rates, il ne devrait être administré qu’après l’arrêt de l’allaitement (voir 2 Contre-indications et 16 Toxicologie non clinique – Toxicologie relative à la reproduction et au développement).
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité des comprimés pelliculés Teva-Rivaroxaban de 2,5 mg et de 10 mg n’ayant pas été établies chez les enfants de moins de 18 ans, Teva-Rivaroxaban en comprimés pelliculés de 2,5 mg ou de 10 mg n’est recommandé pour aucune indication dans cette population.
L’innocuité et l’efficacité du rivaroxaban n’ayant été établies chez les enfants de moins de 18 ans que pour le traitement de la throboembolie veineuse (TEV) et la prévention de la TEV récurrente, Teva-Rivaroxaban n’est pas recommandé pour d’autres indications que le traitement de la throboembolie veineuse (TEV) et la prévention de la TEV récurrente chez les patients de moins de 18 ans.
Il existe peu de données chez les enfants présentant une thrombose des sinus veineux cérébraux (TSVC) qui sont atteints d’une infection du système nerveux central. Le risque d’hémorragie doit être évalué avec soin avant et pendant l’administration de Teva-Rivaroxaban.
La posologie du rivaroxaban ne peut pas être déterminée de manière fiable et n’a pas été étudiée chez les enfants de moins de 6 mois nés au bout de moins de 37 semaines de gestation, pesant moins de 2,6 kg ou nourris par voie parentérale pendant moins de 10 jours. Teva-Rivaroxaban n’est donc pas recommandé chez ces enfants.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Le vieillissement est associé à un déclin de la fonction rénale. On a constaté que le vieillissement et le déclin de la fonction rénale produisaient une augmentation de l’exposition systémique au rivaroxaban, et donc du risque d’hémorragie (voir 7 Mises en garde et précautions – Insuffisance rénale et 4 Posologie et administration – Insuffisance rénale).
Le risque hémorragique peut augmenter avec l’âge. L’association de Teva-Rivaroxaban à 2,5 mg deux fois par jour et d’AAS doit être utilisée avec prudence chez les patients de 75 ans ou plus qui souffrent de CP chronique avec ou sans AP, ou qui présentent une AP symptomatique et qui sont exposés à un risque avéré élevé d’ÉIMM ou d’ÉICCM. Le rapport entre les avantages et les risques du traitement doit être évalué régulièrement chez chaque patient.
Teva-Rivaroxaban doit être administré avec prudence aux personnes âgées qui reçoivent des médicaments qui accroissent l’exposition systémique à Teva-Rivaroxaban (voir 7 Mises en garde et précautions – Interactions médicamenteuses et 9 Interactions médicamenteuses).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Prévention de la TEV après une ATH ou une ATG
L’innocuité du rivaroxaban à 10 mg a été évaluée au cours de trois essais de phase III à double insu, contrôlés par substance active et avec répartition aléatoire (RECORD 1, RECORD 2 et RECORD 3). Au cours de ces essais, 4657 patients subissant une arthroplastie totale de la hanche (ATH) ou une arthroplastie totale du genou (ATG) ont été répartis au hasard pour recevoir le rivaroxaban et 4571 patients l’ont effectivement reçu.
Au cours des essais RECORD 1 et 2, 2209 et 1228 patients subissant une ATH ont respectivement été répartis au hasard pour recevoir du rivaroxaban à 10 mg une fois par jour. Au cours de l’essai RECORD 1, les deux groupes ont été traités pendant 35 ± 4 jours après la chirurgie. Au cours de l’essai RECORD 2, les patients répartis au hasard pour recevoir du rivaroxaban ont été traités pendant 35 ± 4 jours après la chirurgie et ceux répartis au hasard pour recevoir l’énoxaparine ont reçu un placebo du jour 12 ± 2 jours au jour 35 ± 4 jours après la chirurgie. Au cours de l’essai RECORD 3, 1220 patients subissant une ATG ont été répartis au hasard pour recevoir du rivaroxaban à 10 mg une fois par jour et les deux groupes ont reçu le médicament à l’étude pendant 12 ± 2 jours après la chirurgie.
Traitement de la TEV et prévention de la TVP et de l’EP récurrentes
L’innocuité du rivaroxaban a été évaluée au cours de quatre essais de phase III menés auprès de 6790 patients traités pendant jusqu’à 21 mois. Les patients ont reçu du rivaroxaban à raison de 15 mg deux fois par jour pendant trois semaines, puis à raison de :
- 20 mg une fois par jour (essais EINSTEIN DVT et EINSTEIN PE) ou
- 20 mg une fois par jour après au moins six mois de traitement de la TVP ou de l’EP (prolongation de l’essai EINSTEIN) ou
- 20 mg ou 10 mg une fois par jour après au moins six mois de traitement de la TVP ou de l’EP (essai EINSTEIN CHOICE).
La durée moyenne du traitement a été de 194 jours au cours de l’essai EINSTEIN DVT, 183 jours au cours de l’essai EINSTEN PE, 188 jours au cours de la prolongation de l’essai EINSTEIN et 290 jours au cours de l’essai EINSTEIN CHOICE.
La fréquence des effets indésirables entraînant l’abandon de la prise du médicament à l’étude a été de 5,0 % chez les patients traités par le rivaroxaban et 4,4 % chez ceux traités par l’association énoxaparine-antagoniste de la vitamine K (AVK) (données réunies des essais EINSTEIN DVT et EINSTEIN PE), 6,5 % chez les patients traités par le rivaroxaban et 3,4 % chez ceux du groupe placebo au cours de la prolongation de l’essai EINSTEIN et 4,5 % chez les patients traités par le rivaroxaban à 10 mg, 4,5 % chez ceux traités par le rivaroxaban à 20 mg et 4,2 % chez ceux traités par l’AAS au cours de l’essai EINSTEIN CHOICE.
Prévention de l’AVC et de l’embolie systémique chez les patients qui présentent une fibrillation auriculaire
Au cours de l’essai clé à double insu ROCKET AF, mené dans 45 pays, un total de 14 264 sujets présentant une fibrillation auriculaire et exposés à l’AVC et à l’embolie systémique ont été répartis au hasard pour recevoir le rivaroxaban (7131 sujets) ou la warfarine (7133 sujets). Les patients ont reçu le comprimé de rivaroxaban de 20 mg par voie orale une fois par jour (15 mg par voie orale une fois par jour en présence d’une insuffisance rénale modérée [Clcr : 30 à 49 mL/min]) ou une dose de warfarine produisant un INR de 2,0 à 3,0. L’innocuité a été évaluée chez les sujets répartis au hasard qui avaient pris au moins une dose du médicament à l’étude. Les analyses de l’innocuité ont porté sur un total de 14 236 sujets, soit 7111 sujets traités par le rivaroxaban et 7125 sujets traités par la warfarine. La durée médiane du traitement a été de 19 mois et la durée globale du traitement a été de jusqu’à 41 mois.
La fréquence des effets indésirables ayant entraîné un abandon permanent du traitement a été de 15,8 % dans le groupe traité par le rivaroxaban et de 15,2 % dans le groupe traité par la warfarine.
Prévention de l’AVC, de l’infarctus du myocarde, du décès d’origine cardiovasculaire, et prévention de l’ischémie aiguë des membres et de la mortalité chez les patients atteints de coronaropathie avec ou sans AP, ou prévention des événements athérothrombotiques chez les patients présentant une AP symptomatique qui sont exposés à un risque avéré élevé d’ÉIMM ou d’ÉICCM
Axée sur les événements, l’étude pivot de phase III COMPASS, contrôlée et à plan factoriel partiel 3 x 2, comprenait 27 395 sujets répartis aléatoirement, les uns devant recevoir 2,5 mg de rivaroxaban 2 f.p.j. en association avec 100 mg d’AAS 1 f.p.j. (9152 sujets), les autres, 5 mg de rivaroxaban seul 1 f.p.j. (9117 sujets) ou 100 mg d’AAS 1 f.p.j. (9126 sujets). Tous les sujets randomisés ont été inclus dans l’analyse en intention de traitement (ITT). Semblable dans les trois groupes de traitement, la durée médiane du traitement a été de 615 jours, quelle qu’ait été l’antithrombotique administré.
La fréquence des effets indésirables apparus au cours du traitement et ayant entraîné l’abandon définitif de l’antithrombotique à l’étude a été de 3,4 % dans le goupe sous rivaroxaban à 2,5 mg 2 f.p.j. plus AAS à 100 mg 1 f.p.j. et de 2,6 % dans le groupe sous AAS à 100 mg 1 f.p.j.
Hémorragie
En raison de son mode d’action pharmacologique, le rivaroxaban peut être associé à un risque accru d’hémorragie occulte ou extériorisée de tout tissu ou organe (voir 7 Mises en garde et précautions – Hémorragie et Interactions médicamenteuses). Le risque d’hémorragie peut être accru chez certains patients, par exemple chez ceux qui présentent une hypertension artérielle sévère non maîtrisée et/ou qui prennent un médicament qui modifie l’hémostase (voir Tableau 5). Les signes, les symptômes et la gravité (dont le décès) varient selon le foyer et l’importance de l’hémorragie et/ou de l’anémie. Les manifestations possibles des complications hémorragiques sont faiblesse, pâleur, étourdissements, maux de tête, œdème inexpliqué, dyspnée et choc inexpliqué. Chez certains patients, en raison de l’anémie, on a observé des symptômes d’ischémie cardiaque comme douleur thoracique ou angine de poitrine.
Des complications connues des hémorragies graves, telles que syndrome des loges et insuffisance rénale attribuable à une hypoperfusion, ont été signalées avec le rivaroxaban. Il faut donc tenir compte du risque d’hémorragie quand on évalue l’état clinique de tout patient qui reçoit un anticoagulant.
Des hémorragies majeures ou graves peuvent survenir et, quel qu’en soit le foyer, peuvent être invalidantes, menacer le pronostic vital ou être mortelles.
Comme les profils des effets indésirables des populations de patients auxquelles le rivaroxaban a été administré pour diverses indications ne sont pas interchangeables, les tableaux 7, 8, 9 et 10 résument les données sur les hémorragies majeures et totales en fonction de l’indication, soit respectivement la prévention de la TEV après une ATH ou une ATG élective, le traitement de la TEV et la prévention de la TVP et de l’EP récurrentes, la prévention de l’AVC chez les patients qui présentent une fibrillation auriculaire et la prévention de l’AVC, de l’infarctus du myocarde (IM), du décès d’origine cardiovasculaire (CV), de l’ischémie aiguë des membres (IAM) et de la mortalité chez les patients souffrant de coronaropathie, avec ou sans MAP.
Tableau 7 − Essais RECORD 1, 2 et 3 (Prévention de la TEV après une ATH ou une ATG) – Hémorragies survenues en traitement (patients chez qui l’innocuité pouvait être évaluée, avec décision centrale) chez les patients répartis au hasard pour recevoir le rivaroxaban (à compter de 6 à 8 heures après la chirurgie) ou l’énoxaparine (à compter de 12 heures avant la chirurgie)
Hémorragie majeurea n (%) | Hémorragie majeure, dont hémorragie de la plaie opératoire, associée à une chute du taux d’hémoglobine ou à une transfusion n (%) | Toute hémorragie (majeure ou non) n (%) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
RECORD 1 (ATH) | Rivaroxaban (N = 2209) 10 mg par voie orale une fois/jour pendant 35 ± 4 jours | 6 (0,3) | 40 (1,8) | 133 (6,0) | ||||||
Énoxaparine (N = 2224) 40 mg par voie sous-cutanée une fois/jour pendant 36 ± 4 jours | 2 (0,1) | 33 (1,5) | 131 (5,9) | |||||||
| Valeur p | 0,18 | 0,41 | 0,90 | |||||||
RECORD 2 (ATH) | Rivaroxaban (N = 1228) 10 mg par voie orale une fois/jour pendant 35 ± 4 jours | 1 (0,1) | 23 (1,9) | 81 (6,6) | ||||||
Énoxaparine (N = 1229) 40 mg par voie sous-cutanée une fois/jour pendant 12 ± 2 jours | 1 (0,1) | 19 (1,6) | 68 (5,5) | |||||||
| Valeur p | 1,00 | 0,54 | 0,273 | |||||||
RECORD 3 (ATG) | Rivaroxaban (N = 1220) 10 mg par voie orale une fois/jour pendant 12 ± 2 jours | 7 (0,6) | 21 (1,7) | 60 (4,9) | ||||||
Énoxaparine (N = 1239) 40 mg par voie sous-cutanée une fois/jours pendant 13 ± 2 jours | 6 (0,5) | 17 (1,4) | 60 (4,8) | |||||||
| Valeur p | 0,79 | 0,52 | 1,00 | |||||||
| Analyses des résultats réunis (RECORD 1, 2 et 3) | Rivaroxaban (N = 4657) | 14 (0,3) | 84 (1,8) | 274 (5,9) | ||||||
| Énoxaparine (N = 4692) | 9 (0,2) | 69 (1,5) | 259 (5,5) | |||||||
| 40 mg par voie sous-cutanée une fois/jour | ||||||||||
| Valeur p | 0,31 | 0,22 | 0,48 | |||||||
a Étaient considérées majeures (1) les hémorragies mortelles, (2) les hémorragies d’un organe critique (p. ex. rétropéritonéales, intracrâniennes, intraoculaires ou intrarachidiennes/ponctions hémorragiques), (3) les hémorragies exigeant une nouvelle opération, (4) les hémorragies cliniquement manifestes et autres que de la plaie opératoire associées à une chute de 2 g/dL ou plus du taux d’hémoglobine ou entraînant la transfusion d’au moins deux unités de sang entier ou de globules rouges concentrés.
Pour de plus amples détails, voir les tableaux 27 et 29.
Tableau 8 − Hémorragies survenues en traitement et résultats – Patients chez qui l’innocuité pouvait être évaluée, avec décision centrale – Données réunies des essais EINSTEIN DVT, EINSTEIN PE, des données de la prolongation de l’essai EINSTEIN et EINSTEIN CHOICE (Traitement de la TEV et prévention de la TVP et de l’EP récurrentes)
| Données réunies des essais EINSTEIN DVT et EINSTEIN PE | Prolongation de l’essai EINSTEIN | Essai EINSTEIN CHOICE | |||||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Hémorragie | Rivaroxaban N = 4130 | Énox/AVK N = 4116 | RRI (IC95 %) Valeur p pour la supériorité | 20 mg une fois/jour N = 598 | Placebo N = 590 | Rivaroxaba n 10 mg N = 1127 | Rivaroxaba n 20 mg N = 1107 | AAS 100 mg N = 1131 | |||||||||||||||||||||
| n (%) | n (%) | n (%) | n (%) | n (%) | n (%) | n (%) | |||||||||||||||||||||||
| Hémorragie majeure et hémorragie non majeure cliniquement significativea | 388 (9,4) | 412 (10,0 %) | 0,93 (0,81 - 1,06) p = 0,27 | 36 (6,0) | 7 (1,2) | 27 (2,4) | 36 (3,3) | 23 (2,0) | |||||||||||||||||||||
| Hémorragie majeureb | 40 (1,0) | 72 (1,7 %) | 0,54 (0,37 - 0,80) p = 0,0018* | 4 (0,7)b | 0 | 5 (0,4) | 6 (0,5) | 3 (0,3) | |||||||||||||||||||||
| Hémorragie mortelle | 3 (< 0,1) | 8 (0,2) | - | 0 | 0 | 0 | 1 (< 0,1) | 1 (< 0,1) | |||||||||||||||||||||
| Hémorragie intracrânienne | 2 (< 0,1 %) | 4 (< 0,1) | - | 0 | 0 | 0 | 0 | 1 (< 0,1) | |||||||||||||||||||||
| Hémorragie non mortelle d’un organe critique | 10 (0,2) | 29 (0,7) | - | 0 | 0 | 2 (0,2) | 4 (0,4) | 1 (< 0,1) | |||||||||||||||||||||
| Hémorragie intracrânienne | 3 (< 0,1) | 10 (0,2) | - | 0 | 0 | 1 (< 0,1) | 3 (0,3) | 1 (< 0,1) | |||||||||||||||||||||
| Hémorragie non mortelle autre que d’un organe critique (chute du taux d’Hb de ≥ g/dL et/ou transfusion de ≥ 2 unités de sang) | 27 (0,7) | 37 (0,9) | - | 4 | 0 | 3 (0,3) | 1 (< 0,1) | 1 (< 0,1) | |||||||||||||||||||||
| Hémorragie digestive | 12 (0,3) | 20 (0,5) | - | 3 | 0 | 2 (0,2) | 1 (< 0,1) | 1 (< 0,1) | |||||||||||||||||||||
| Données réunies des essais EINSTEIN DVT et EINSTEIN PE | Prolongation de l’essai EINSTEIN | Essai EINSTEIN CHOICE | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Hémorragie | Rivaroxaban N = 4130 | Énox/AVK N = 4116 | RRI (IC95 %) Valeur p pour la supériorité | 20 mg une fois/jour N = 598 | Placebo N = 590 | Rivaroxaba n 10 mg N = 1127 | Rivaroxaba n 20 mg N = 1107 | AAS 100 mg N = 1131 | ||||||||||||
| n (%) | n (%) | n (%) | n (%) | n (%) | n (%) | n (%) | ||||||||||||||
| Hémorragie non majeure cliniquement significative | 357 (8,6) | 357 (8,7) | 0,99 (0,85 - 1,14) p = 0,84 | 32 (5,4)b | 7 (1,2) | 22 (2,0) | 30 (2,7) | 20 (1,8) | ||||||||||||
a Principal critère d’évaluation de l’innocuité des essais EINSTEIN DVT et EINSTEIN PE.
b Principal critère d’évaluation de l’innocuité de la prolongation de l’essai EINSTEIN et de l’essai EINSTEIN CHOICE. L’hémorragie majeure était définie comme une hémorragie manifeste associée à une chute de 2 g/dL ou plus du taux d’hémoglobine ; entraînant la transfusion d’au moins deux unités de globules rouges concentrés ou de sang entier ; d’un organe critique (intracrânienne, intraoculaire, péricardique, intra-articulaire, intramusculaire avec syndrome des loges, rétropéritonéale) ; contribuant au décès. Certains sujets de la prolongation de l’essai EINSTEIN ont présenté plus d’une hémorragie.
* Statistiquement significatif à la valeur nominale de 0,05.
Voir les définitions qui suivent le tableau 7.
Selon les données réunies des essais EINSTEIN DVT et EINSTEIN PE, une hémorragie non majeure cliniquement significative d’une membrane muqueuse est survenue chez 7,2 % des patients traités par le rivaroxaban et 6,0 % de ceux traités par l’association énoxaparine-AVK. Une hémorragie majeure d’une membrane muqueuse a été observée chez 0,6 % des patients traités par le rivaroxaban et 0,7 % de ceux traités par l’association énoxaparine-AVK.
Tableau 9 − Délai de survenue de la première hémorragie pendant le traitement (jusqu’à deux jours après la dernière dose) au cours de l’essai ROCKET AF (Prévention de l’AVC et de l’embolie systémique chez les patients atteints de fibrillation auriculaire (SPAF)) –Analyse de l’innocuité
| Rivaroxaban | Warfarine | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| n (%/année) | n (%/année) | RRI (IC95 %) ; valeur p | |||||||
| Hémorragie majeure et hémorragie non majeure cliniquement significative | 1475 (14,91) | 1449 (14,52) | 1,03 (0,96 ; 1,11) ; 0,442 | ||||||
| Hémorragie majeurea | 395 (3,60) | 386 (3,45) | 1,04 (0,90 ; 1,20) ; 0,576 | ||||||
| Chute du taux d’hémoglobine | 305 (2,77) | 254 (2,26) | 1,22 (1,03 ; 1,44) ; 0,019* | ||||||
| Transfusion (> 2 unités) | 183 (1,65) | 149 (1,32) | 1,25 (1,01 ; 1,55) ; 0,044* | ||||||
| Hémorragie d’un organe critique | 91 (0,82) | 133 (1,18) | 0,69 (0,53 ; 0,91) ; 0,007* | ||||||
| Hémorragie intracrânienne | 55 (0,49) | 84 (0,74) | 0,67 (0,47 ; 0,94) ; 0,019* | ||||||
| Hémorragie mortelle | 27 (0,24) | 55 (0,48) | 0,50 (0,31 ; 0,79) ; 0,003* | ||||||
| Hémorragie non majeure cliniquement significative | 1185 (11,80) | 1151 (11,37) | 1,04 (0,96 ; 1,13) ; 0,345 | ||||||
a Voir les définitions qui suivent les tableaux 7 et 8.
* Statistiquement significatif à une valeur nominale de 0,05 (intervalle de confiance bilatéral)
Pour de plus amples détails, voir les tableaux 37, 38 et 42.
Les hémorragies majeures des muqueuses ont été plus courantes dans le groupe traité par le rivaroxaban (2,4 %/année) que dans le groupe traité par la warfarine (1,6 %/année ; RRI : 1,52 [1,25, 1,83], p < 0,001). La plupart des hémorragies majeures des muqueuses étaient digestives.
Des hémorragies intracrâniennes et des hémorragies digestives hautes ayant entraîné le décès ont respectivement été observées chez 24 patients sur 55 (43,6 %) et 1 patient sur 204 (0,5 %) traités par le rivaroxaban et chez 42 patients sur 84 (50,0 %) et 3 patients sur 125 (2,4 %) traités par la warfarine.
Tableau 10 – COMPASS (patients présentant une coronaropathie chronique, avec ou sans AP) – Délai de survenue de la première hémorragie majeure selon les critères modifiés de l’ISTH ou de la première hémorragie mineurea (analyse en intention de traitement)
| Population étudiée | Patients présentant une coronaropathie ou une APb | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Schéma posologique | Comprimés de rivaroxaban à 2,5 mg 2 f.p.j. et 100 mg d’AAS 1 f.p.j. N = 9152 | 100 mg d’AAS 1 f.p.j. N = 9126 | RRI (IC95 %) valeur pc | ||||||
Critère primaire d’évaluation de l’innocuité : Hémorragie majeure selon les critères modifiés de l’ISTH | 288 (3,1 %) | 170 (1.9 %) | 1,70 (1,40; 2,05) p < 0,00001* | ||||||
| 15 (0,2 %) | 10 (0,1 %) | 1,49 (0,67; 3,33) p = 0,32164 | ||||||
| 63 (0,7 %) | 49 (0,5 %) | 1,28 (0,88; 1,86) p = 0,19679 | ||||||
| 10 (0,1 %) | 8 (0,1 %) | 1,24 (0,49; 3,14) p = 0,65119 | ||||||
| 208 (2,3 %) | 109 (1,2 %) | 1,91 (1,51; 2,41) p < 0,00001* | ||||||
| 172 (1,9 %) | 90 (1,0 %) | 1,91 (1,48; 2,46) p < 0,00001* | |||||||
| 36 (0,4 %) | 21 (0,2 %) | 1,70 (0,99; 2,92) p = 0,04983 | |||||||
| Hémorragie digestive majeure selon les critères modifiés de l’ISTH | 140 (1,5 %) | 65 (0,7 %) | 2,15 (1,60; 2,89) P < 0,00001* | ||||||
| Hémorragie intracrânienne majeure selon les critères modifiés de l’ISTH | 28 (0,3 %) | 24 (0,3 %) | 1,16 (0,67; 2,00) p = 0,59858 | ||||||
| Hémorragie mineure | 838 (9,2 %) | 503 (5,5 %) | 1,70 (1,52; 1,90) p < 0,001* | ||||||
a Pour chaque événement, on tient compte de la première occurrence par patient. Les événements suivants du même type ne sont donc pas présentés.
b Population en intention de traitement, analyses primaires
c Comprimés de rivaroxaban à 2,5 mg en association avec 100 mg d’AAS par rapport à 100 mg d’AAS; valeur p selon le test de Mantel-Haenszel
d Hospitalisation ou traitement dans un centre de soins actifs avec renvoi du patient chez lui le même jour.
f.p.j. : fois par jour ; IC : intervalle de confiance
L’hémorragie majeure selon les critères modifiés de l’International Society of Thrombosis and Hemostasis (ISTH) est définie comme une hémorragie mortelle, une hémorragie symptomatique d’une région ou d’un organe critique, une hémorragie de la plaie opératoire exigeant une nouvelle opération ou une hémorragie menant à l’hospitalisation.
- Le tableau tient compte des hémorragies classées comme majeures selon le processus décisionnel.
- Chaque événement figure uniquement dans la catégorie hiérarchique la plus grave (hémorragie mortelle, hémorragie d’un organe critique, hémorragie de la plaie opératoire exigeant une nouvelle opération, hémorragie menant à l’hospitalisation).
* Statistiquement significatif à une valeur nominale de 0,05 (intervalle de confiance bilatéral).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs.
Le Tableau 11 présente les effets indésirables les plus courants survenus en traitement au cours des trois essais clés de phase III sur la prévention de la TEV après une ATH ou une ATG élective.
Tableau 11 – Réactions indésirables au médicament survenues en traitement chez plus de 1 % des patients de tout groupe – Données réunies des essais RECORD 1, 2 et 3 (Prévention de la TEV après une ATH ou une ATG) – (analyse des patients chez qui l’innocuité a pu être évaluéea)
Rivaroxaban (N = 4571) | Énoxaparine (N = 4601) | |||||||
|---|---|---|---|---|---|---|---|---|
| n | (%) | n | (%) | |||||
Troubles du sang et du système lymphatique Thrombocytose (dont augmentation du nombre de plaquettes) | 77 | (1,68) | 86 | (1,87) | ||||
Troubles gastro-intestinaux Nausées Diarrhée Douleur abdominale et gastro-intestinale (dont douleur abdominale haute et malaise d’estomac) Dyspepsie (dont malaise épigastrique) Vomissements Constipation | 402 101 88 40 371 293 | (8,79) (2,21) (1,93) (0,88) (8,12) (6,41) | 402 134 88 49 392 319 | (8,74) (2,91) (1,91) (1,06) (8,52) (6,93) | ||||
Troubles généraux et du point d’administration Fièvre | 420 56 | (9,19) (1,23) | 427 45 | (9,28) (0,98) | ||||
Rivaroxaban (N = 4571) | Énoxaparine (N = 4601) | |||||||
|---|---|---|---|---|---|---|---|---|
| n | (%) | n | (%) | |||||
Perte générale de force et d’énergie (dont asthénie et fatigue) Œdème périphérique | 190 | (4,16) | 160 | (3,48) | ||||
Lésions, intoxications et complications postopératoires Anémie (y compris selon les résultats des épreuves de laboratoire) Hémorragie postopératoire Suintement de la plaie | 263 200 125 | (5,75) (4,38) (2,73) | 292 192 92 | (6,35) (4,17) (2,00) | ||||
Investigations Augmentation du taux de LDH Augmentation des taux de transaminases Augmentation du taux de gamma-glutanyl-transférase Augmentation du taux de phosphatase alcaline | 37 123 74 35 | (0,81) (2,69) (1,62) (0,77) | 49 190 121 56 | (1,06) (4,13) (2,63) (1,22) | ||||
Troubles de l’appareil locomoteur, du tissu conjonctif et des os Douleur des membres | 74 | (1,62) | 55 | (1,20) | ||||
Troubles du système nerveux Étourdissements Maux de tête Syncope (dont perte de conscience) | 149 105 71 | (3,26) (2,30) (1,55) | 142 96 37 | (3,09) (2,09) (0,80) | ||||
Troubles de la peau et des tissus sous-cutanés Prurit (dont rares cas de prurit généralisé) Rash | 97 56 | (2,12) (1,23) | 73 57 | (1,59 (1,24) | ||||
Troubles vasculaires Hypotension (dont baisse de la tension artérielle) Hématome | 146 47 | (3,19) (1,03) | 147 53 | (3,19) (1,15) | ||||
Note : Fréquence = nombre de patients ayant signalé l’effet indésirable/nombre de patients à risque (soit nombre de patients dans la population de référence)
Ne sont donnés que les effets indésirables survenus en traitement jusqu’à deux jours après l’administration de la dernière dose du médicament à l’étude.
a Commencée après l’administration par voie orale du médicament à l’étude (rivaroxaban ou comprimé placebo apparié)
Le Tableau 12 présente les effets indésirables les plus courants survenus en traitement qui ont été signalés par les patients chez qui l’innocuité pouvait être évaluée au cours des trois essais de phase III sur le traitement de la TEV et la prévention de la TVP et de l’EP récurrentes.
Tableau 12 − Réactions indésirables survenues en traitement chez plus de 1 % des patients de tout groupe – Données réunies des essais EINSTEIN DVT (11702 DVT) et EINSTEIN PE (11702 PE) et données de la prolongation de l’essai EINSTEIN (11899) et de l’essai EINSTEIN CHOICE (16416)b (Traitement de la TEV et prévention de la TVP et de l’EP récurrentes) – Analyse de l’innocuité
| Données réunies des essais EINSTEIN DVT et EINSTEIN PE | Prolongation de l’essai EINSTEIN | EINSTEIN CHOICE | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Rivaroxaban (N = 4130) n (%) | Énoxaparine /AVK (N = 4116) n (%) | Rivaroxaban (N = 598) n (%) | Placebo (N = 590) n (%) | Rivaroxaban 10 mg (N = 1127) n (%) | Rivaroxaban 20 mg (N = 1107) n (%) | AAS 100 mg (N = 1131) n (%) | ||||||||||||
Troubles du sang et du système lymphatique Anémie | 84 (2,03) | 62 (1,51) | 4 (0,67) | 2 (0,34) | 1 (<0,1) | 3 (0,3) | 0 | |||||||||||
Troubles cardiaques Tachycardie | 55 (1,33) | 43 (1,04) | 2 (0,33) | 0 | 0 | 1 (<0,1) | 0 | |||||||||||
Troubles oculaires Hémorragie conjonctivale | 39 (0,94) | 47 (1,14) | 6 (1,00) | 0 | 2 (0,2) | 6 (0,5) | 4 (0,4) | |||||||||||
Troubles gastro-intestinaux Hémorragie gingivale Hémorragie rectale Douleur abdominale Douleur abdominale haute Constipation Diarrhée Dyspepsie Nausées Vomissements | 93 (2,25) 90 (2,18) 69 (1,67) 71 (1,72) 187 (4,53) 179 (4,33) 60 (1,45) 153 (3,70) 69 (1,67) | 104 (2,53) 56 (1,36) 53 (1,29) 50 (1,21) 174 (4,23) 164 (3,98) 54 (1,31) 160 (3,89) 96 (2,33) | 11 (1,84) 4 (0,67) 2 (0,33) 10 (1,67) 6 (1,00) 7 (1,17) 8 (1,34) 7 (1,17) 3 (0,50) | 2 (0,34) 4 (0,68) 7 (1,19) 1 (0,17) 5 (0,85) 8 (1,36) 4 (0,68) 6 (1,02) 6 (1,02) | 14 (1,2) 9 (0,8) 1 (<0,1) 2 (0,2) 2 (0,2) 4 (0,4) 1 (<0,1) 3 (0,3) 0 | 28 (2,5) 6 (0,2) 3 (0,3) 2 (0,2) 0 4 (0,4) 3 (0,3) 3 (0,3) 4 (0,4) | 12 (1,1) 7 (0,6) 2 (0,2) 5 (0,4) 7 (0,6) 1 (<0,1) 4 (0,4) 2 (0,2) 2 (0,2) | |||||||||||
Troubles généraux et du point d’administration Pyrexie Œdème périphérique Asthénie | 111 (2,69) 128 (3,10) 61 (1,48) | 108 (2,62) 135 (3,28) 60 (1,46) | 5 (0,84) 13 (2,17) 4 (0,67) | 7 (1,19) 17 (2,88) 6 (1,02) | 1 (<0,1) 0 1 (<0,1) | 2 (0,2) 0 1 (<0,1) | 0 1 (<0,1) 1 (<0,1) | |||||||||||
| Données réunies des essais EINSTEIN DVT et EINSTEIN PE | Prolongation de l’essai EINSTEIN | EINSTEIN CHOICE | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Rivaroxaban (N = 4130) n (%) | Énoxaparine /AVK (N = 4116) n (%) | Rivaroxaban (N = 598) n (%) | Placebo (N = 590) n (%) | Rivaroxaban 10 mg (N = 1127) n (%) | Rivaroxaban 20 mg (N = 1107) n (%) | AAS 100 mg (N = 1131) n (%) | ||||||||||||
| Fatigue | 90 (2,18) | 68 (1,65) | 6 (1,00) | 3 (0,51) | 1 (<0,1) | 1 (<0,1) | 3 (0,3) | |||||||||||
Lésions, intoxications et complications postopératoires Hémorragie de la plaie Contusion Hématome sous-cutanée | 59 (1,43) 145 (3,51) 44 (1,07) | 65 (1,58) 197 (4,79) 61 (1,48) | 11 (1,84) 19 (3,18) 0 | 7 (1,19) 16 (2,71) 2 (0,34) | 11 (1,0) 0 33 (2,9) | 11 (1,0) 2 (0,2) 24 (2,2) | 8 (0,7) 0 33 (2,9) | |||||||||||
Investigations Augmentation du taux d’alanine-aminotransférasec Augmentation du taux d’aspartate aminotransférase | 72 (1,74) 32 (0,77) | 129 (3,13) 44 (1,07) | 2 (0,33) 4 (0,67) | 4 (0,68) 3 (0,51) | - - | - - | - - | |||||||||||
Troubles de l’appareil locomoteur, du tissu conjonctif et des os Douleur des membres | 230 (5,57) | 221 (5,37) | 29 (4,85) | 35 (5,93) | 4 (0,4) | 2 (0,2) | 1 (<0,1) | |||||||||||
Troubles du système nerveux Maux de tête Étourdissements | 284 (6,88) 102 (2,47) | 242 (5,88) 108 (2,62) | 18 (3,01) 6 (1,00) | 15 (2,54) 8 (1,36) | 3 (0,3) 5 (0,4) | 4 (0,4) 4 (0,4) | 3 (0,3) 3 (0,3) | |||||||||||
Troubles rénaux et urinaires Hématurie | 111 (2,69) | 113 (2,75) | 13 (2,17) | 2 (0,34) | 0 | 3 (0,3) | 0 | |||||||||||
Troubles de l’appareil reproducteur et des seins Ménorragiea Hémorragie vaginale | 122 (2,95) 54 (1,31) | 64 (1,55) 23 (0,56) | 5 (0,84) 1 (0,17) | 2 (0,34) 5 (0,85) | 10 (0,9) 4 (0,4) | 15 (1,4) 5 (0,5) | 2 (0,2) 2 (0,2) | |||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||||||||
| Données réunies des essais EINSTEIN DVT et EINSTEIN PE | Prolongation de l’essai EINSTEIN | EINSTEIN CHOICE | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Rivaroxaban (N = 4130) n (%) | Énoxaparine /AVK (N = 4116) n (%) | Rivaroxaban (N = 598) n (%) | Placebo (N = 590) n (%) | Rivaroxaban 10 mg (N = 1127) n (%) | Rivaroxaban 20 mg (N = 1107) n (%) | AAS 100 mg (N = 1131) n (%) | ||||||||||
Épistaxis Hémoptysie | 307 (7,43) 100 (2,42) | 271 (6,58) 98 (2,38) | 24 (4,01) 1 (0,17) | 11 (1,86) 1 (0,17) | 41 (3,6) 0 | 41 (3,7) 6 (0,5) | 29 (2,6) 1 (<0,1) | |||||||||
Troubles de la peau et des tissus sous-cutanés Prurit Rash | 83 (2,01) 97 (2,35) | 58 (1,41) 89 (2,16) | 2 (0,33) 5 (0,84) | 2 (0,34) 7 (1,19) | 8 (0,7) 5 (0,4) | 3 (0,3) 3 (0,3) | 3 (0,3) 4 (0,4) | |||||||||
Troubles vasculaires Hématome | 91 (2,20) | 150 (3,64) | 7 (1,17) | 8 (1,36) | 0 | 1 (<0,1) | 1 (<0,1) | |||||||||
Remarques : - Pourcentages calculés en utilisant le nombre de sujets de chaque groupe comme dénominateur
- Fréquence selon le nombre de sujets et non le nombre d’événements
- Réactions survenues en traitement (données réunies des essais EINSTEIN DVT et EINSTEIN PE) = réactions survenues après la répartition aléatoire et jusqu’à deux jours après la prise de la dernière dose du médicament à l’étude.
- Réactions survenues en traitement (prolongation de l’essai EINSTEIN) = réactions survenues après la prise de la première dose et jusqu’à deux jours après la prise de la dernière dose du médicament à l’étude
a La ménorragie a été très courante avec le rivaroxaban chez les femmes de moins de 55 ans, selon les données réunies des essais 11702 DVT et 11702 PE.
b Le protocole prévoyait la collecte ciblée des effets indésirables (EI), c’est-à-dire que tous les effets indésirables graves (EIG), tous les EI présentant un intérêt particulier, qu’ils soient graves ou non, tous les EI non graves entraînant l’abandon permanent du médicament à l’étude et toutes les grossesses (et leurs résultats) survenant chez une patiente ou la partenaire d’un patient devaient être notés dans le formulaire d’exposé
de cas électronique et signalés à la Pharmacovigilance dans les 24 heures. Les investigateurs pouvaient noter dans le formulaire d’exposé de cas électronique les EI qu’ils jugeaient importants.
c Pas de données pour l’essai Einstein CHOICE, car le dosage de l’AST et de l’ALT n’était pas prévu, mais effectué au besoin au cours de cette étude.
Le Tableau 13 présente les réactions indésirables les plus fréquentes survenues pendant le traitement lors de l’essai de phase III EINSTEIN Junior sur le traitement de la TEV et la prévention de la TEV récurrente chez les nouveau-nés à terme, les nourrissons, les tout-petits, les enfants et les adolescents (de moins de 18 ans).
Tableau 13 – Réactions indésirables au traitement, survenues pendant le traitement chez ≥ 1 % des sujets de l’un ou l’autre des groupes de traitement lors de l’essai de phase III EINSTEIN Junior (14372) (Analyse de l’innocuité)
Rivaroxaban (N = 329) | Produit de comparaison (N = 162) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| n | (%) | n | (%) | |||||||
Trouble du sang et du système lymphatique Augmentation de la tendance aux contusions | 1 | (0,3 %) | 2 | (1,2 %) | ||||||
Troubles gastro-intestinaux Hémorragie gingivale | 10 | (3,0 %) | 0 | 0 | ||||||
Troubles généraux et problèmes au point d’administration Ecchymose au point d’injection Hémorragie au point de ponction | 0 0 | 0 0 | 2 4 | (1,2 %) (2,5 %) | ||||||
Lésions, empoisonnement et complications postinterventionnelles Contusion Hématome sous-cutané | 9 7 | (2,7 %) (2,1 %) | 1 0 | (0,6 %) 0 | ||||||
Troubles de l’appareil reproducteur et troubles mammaires Ménorragie | 20 | (6,1 %) | 4 | (2,5 %) | ||||||
Troubles de l’appareil respiratoire Épistaxis | 20 | (6,1 %) | 8 | (4,9 %) | ||||||
Troubles de la peau et des tissus sous-cutanés Alopécie | 4 | (1,2 %) | 1 | (0,6 %) | ||||||
Note : Fréquence établie d’après le nombre de sujets et non d’après le nombre d’événements.
Les sujets ne sont comptés qu’une seule fois par terme privilégié ou discipline médicale.
Réactions survenues au cours du traitement = Réactions survenues après la répartition aléatoire des patients et jusqu’à deux jours après la prise de la dernière dose du médicament à l’étude.
Le Tableau 14 présente les réactions indésirables au médicament les plus courantes survenues en traitement au cours de l’essai clé de phase III (essai ROCKET AF) sur la prévention de l’AVC et de l’embolie systémique chez les patients qui présentent une fibrillation auriculaire.
Tableau 14 – Réactions indésirables au médicament survenues en traitement chez ≥ 1 % des sujets de tout groupe traité au cours de l’essai ROCKET AF (Prévention de l’AVC et de l’embolie systémique chez les patients atteints de fibrillation auriculaire (SPAF)) – Analyse de l’innocuité
Rivaroxaban (N = 7111) | Warfarine (N = 7125) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| n | (%) | n | (%) | |||||||
Troubles du sang et du système lymphatique Anémie | 219 | (3,08) | 143 | (2,01) | ||||||
Troubles oculaires Hémorragie conjonctivale | 104 | (1,46) | 151 | (2,12) | ||||||
Troubles gastro-intestinaux Diarrhée Saignement gingival Nausées Hémorragie rectale Douleur abdominale haute Vomissements Dyspepsie Douleur abdominale Hémorragie digestive | 379 263 194 149 127 114 111 107 100 | (5,33) (3,70) (2,73) (2,10) (1,79) (1,60) (1,56) (1,50) (1,41) | 397 155 153 102 120 111 91 118 70 | (5,57) (2,18) (2,15) (1,43) (1,68) (1,56) (1,28) (1,66) (0,98) | ||||||
Troubles généraux et du point d’administration Œdème périphérique Fatigue Asthénie Pyrexie | 435 223 125 72 | (6,12) (3,14) (1,76) (1,01) | 444 221 106 87 | (6,23) (3,10) (1,49) (1,22) | ||||||
Lésions, intoxications et complications postopératoires Contusion | 196 | (2,76) | 291 | (4,08) | ||||||
Investigations Augmentation du taux d’alanine-aminotransférase | 144 | (2,03) | 112 | (1,57) | ||||||
Troubles de l’appareil locomoteur, du tissu conjonctif et des os Douleur des membres | 191 | (2,69) | 208 | (2,92) | ||||||
Troubles du système nerveux Étourdissements Maux de tête | 433 324 | (6,09) (4,56) | 449 363 | (6,30) (5,09) | ||||||
Rivaroxaban (N = 7111) | Warfarine (N = 7125) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| n | (%) | n | (%) | |||||||
| Syncope | 130 | (1,83) | 108 | (1,52) | ||||||
Troubles rénaux et urinaires Hématurie | 296 | (4,16) | 242 | (3,40) | ||||||
Troubles des voies respiratoires Épistaxis Hémoptysie | 721 99 | (10,14) (1,39) | 609 100 | (8,55) (1,40) | ||||||
Troubles de la peau et des tissus sous-cutanés Ecchymose Prurit Rash | 159 120 112 | (2,24) (1,69) (1,58) | 234 118 129 | (3,28) (1,66) (1,81) | ||||||
Troubles vasculaires Hématome Hypotension | 216 141 | (3,04) (1,98) | 330 130 | (4,63 (1,82) | ||||||
Remarques : Fréquence selon le nombre de sujets et non le nombre d’événements
Les réactions survenues en traitement sont celles qui surviennent après la prise de la première dose et jusqu’à deux jours après la prise de la dernière dose du médicament à l’étude.
Le Tableau 15 présente les réactions indésirables au médicament les plus courantes survenues sous traitement au cours de l’étude pivot de phase III (COMPASS). Le protocole de l’étude COMPASS prévoyait la collecte des données sur l’innocuité au moyen d’une approche sélective (ou ciblée). Par conséquent, les événements-cibles relatifs à l’efficacité et à l’innocuité et les événements qu’on s’attendait à observer dans cette population selon le protocole de l’étude n’ont pas été rapportés comme étant des effets indésirables (EI) ou des EI graves (EIG), mais ont été consignés sur la fiche d’observations électronique correspondante. Les EI et EIG survenus sous traitement figurent ci-dessous.
Tableau 15 – Réactions indésirables au médicament survenues au cours du traitement chez ≥ 1 % des sujets de tout groupe traité au cours de l’étude COMPASS (patients présentant une CP chronique, avec ou sans AP) – Analyse de l’innocuité
Comprimés de rivaroxaban à 2,5 mg 2 f.p.j. plus 100 mg d’AAS 1 f.p.j. (n = 9134) | AAS100 mg (n = 9107) | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| n | (%) | n | (%) | ||||||
| Infections et infestations | |||||||||
| Infection virale des voies respiratoires supérieures | 187 | 2.0% | 193 | 2,1 % | |||||
N. B. : Fréquence selon le nombre de sujets et non le nombre d’événements.
8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants
L’évaluation de l’innocuité repose sur les données d’innocuité de deux essais de phase II et sur un essai de phase III ouverts contrôlés par substance active, menés chez un total de 412 enfants de 0 à < 18 ans atteints de TEV. En ce qui a trait à l’innocuité, les résultats obtenus avec le rivaroxaban étaient généralement semblables à ceux obtenus avec le médicament de comparaison dans les divers groupes d’âge. Bien que le faible nombre de patients en ait limité l’évaluation, dans l’ensemble, le profil d’innocuité observé chez les 412 enfants traités par le rivaroxaban était semblable à celui observé chez les adultes et cadrait d’un groupe d’âge à l’autre.
La fréquence des cas de maux de tête (très courants, 16,7 %), de fièvre (très courante, 11,7 %), d’épistaxis (très courante, 11,2 %), de vomissements (très courants, 10,7 %), de tachycardie (courante, 1,5 %), de hausse de la bilirubine (courante, 1,5 %) et de hausse de la bilirubine conjuguée (peu courante, 0,7 %) était plus élevée chez les enfants atteints de TEV que chez les adultes. Comme chez les adultes, la ménorragie a été observée chez 6,6 % (réaction courante) des adolescentes ayant eu leurs premières règles. La thrombocytopénie, observée chez les adultes depuis la commercialisation du produit, a été un effet courant (4,6 %) dans les essais cliniques menés chez les enfants. Les réactions indésirables observées chez les enfants étaient pour la plupart légères ou modérées.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Sauf indication contraire, la fréquence est de 0,1 % à moins de 1 %.
Prévention de la TEV après une ATH ou une ATG élective
Troubles cardiaques : Tachycardie
Troubles gastro-intestinaux : Sécheresse de la bouche, hémorragie des voies gastro-intestinales (dont saignement gingival, hémorragie rectale, hématémèse)
Troubles généraux et du point d’administration : Malaise, œdème localisé
Troubles hépatobiliaires : Insuffisance hépatique (≥ 0,01 % à < 0,1 %)
Troubles du système immunitaire : Hypersensibilité, anaphylaxie, œdème et œdème de Quincke allergiques, dermatite allergique
Investigations : Augmentation du taux de bilirubine conjuguée (avec ou sans augmentation concomitante du taux d’ALT) (≥ 0,01 % à < 0,1 %), augmentation du taux de bilirubine dans le sang, augmentation du taux d’amylase, augmentation du taux de lipase
Troubles rénaux et urinaires : Insuffisance rénale (dont augmentation de la créatinine sérique et du taux d’urée sanguine)
Troubles des voies respiratoires : Épistaxis
Troubles de la peau et des tissus sous-cutanés : Contusion, urticaire (dont rares cas d’urticaire généralisée)
Troubles vasculaires : Hémorragie des voies génito-urinaires
Traitement de la TEV et prévention de la TVP et de l’EP récurrentes
Sauf indication contraire, la fréquence est de 0,1 % à moins de 1 % (données réunies des essais EINSTEIN DVT, EINSTEIN PE et de la prolongation de l’essai EINSTEIN). Les sujets des essais EINSTEIN DVT ou EINSTEIN PE qui ont participé à la prolongation de l’essai EINSTEIN ne sont comptés qu’une seule fois (N = 4556).
Troubles cardiaques : Tachycardie
Troubles gastro-intestinaux : Hémorragie digestive, émission de selles sanglantes, hémorragie hémorroïdaire, méléna, hémorragie buccale, gêne abdominale, douleur abdominale basse, sécheresse de la bouche
Troubles généraux et du point d’administration : Asthénie, sensation anormale, malaise
Troubles hépatobiliaires : Insuffisance hépatique
Troubles du système immunitaire : Hypersensibilité
Lésions, intoxications et complications postopératoires : Hémorragie postopératoire, hématome traumatique, hémorragie traumatique, hématome sous-cutané
Investigations : Diminution du taux d’hémoglobine, augmentation du taux d’aspartate-aminotransférase, anomalie des tests hépatiques, augmentation des enzymes hépatiques, augmentation des taux de transaminases, augmentation du taux de bilirubine dans le sang, augmentation du taux de bilirubine conjuguée (avec ou sans augmentation concomitante du taux d’ALT), augmentation du taux de gamma-glutamyl-transférase, augmentation du taux de phosphatase alcaline dans le sang
Troubles du système nerveux : Syncope, hémorragie cérébrale et intracrânienne (≥ 0,01 % à < 0,1 %)
Troubles de l’appareil reproducteur et des seins : Ménométrorragie, métrorragie
Troubles de la peau et des tissus sous-cutanés : Urticaire, ecchymose, hémorragie cutanée, eczéma allergique (≥ 0,01 % à < 0,1 %)
Troubles vasculaires : Hypotension
Au cours d’autres essais cliniques sur le rivaroxaban, des cas de pseudo-anévrisme vasculaire ont été observés après une intervention percutanée. De très rares cas d’hémorragie surrénalienne ont été signalés.
Traitement de la TEV et prévention de la TEV récurrente chez les nouveau-nés à terme, les nourrissons, les tout-petits, les enfants et les adolescents (de moins de 18 ans)
Troubles du sang et du système lymphatique : Diathèse hémorragique, hausse de la tendance aux contusions
Troubles oculaires : Hémorragie rétinienne
Troubles gastro-intestinaux : Malaise abdominal, douleur abdominale, douleur abdominale haute, diarrhée, diarrhée hémorragique, entérocolite hémorragique, hémorragie gastrique, hémorragie buccale, nausées, vomissements
Troubles généraux et problèmes au point d’administration : Hémorragie au point d’insertion du cathéter, fatigue, sensation anormale, sensation de froid
Troubles hépatobiliaires : Trouble cholécystique, anomalie de la fonction hépatique
Infections et infestations : Herpès buccal
Lésions, empoisonnement et complications interventionnelles : Surdosage accidentel, sous-dosage accidentel, hémorragie au point d’incision, hémorragie opératoire, hémorragie au site de stomie, hémorragie de la plaie
Examens : Prolongation du temps de céphaline avec activateur, hausse de l’alanine aminotransférase, hausse de l’aspartate aminotransférase, hausse de la bilirubine sanguine, augmentation des D-dimères, augmentation de la gamma-glutamyltransférase, hausse des enzymes hépatiques, prolongation du temps de Quick, gain pondéral
Troubles métaboliques et nutritionnels : Diminution de l’appétit
Troubles de l’appareil locomoteur et des tissus conjonctifs : Arthralgie
Troubles du système nerveux : Étourdissements, céphalées, paresthésie, crise épileptique
Troubles rénaux et urinaires : Hématurie, hémorragie vésicale, rétention urinaire
Troubles de l’appareil reproducteur et troubles mammaires : Dysménorrhée, métrorragie, hémorragie vaginale
Troubles respiratoires, thoraciques et médiastinaux : Hémorragie pulmonaire
Troubles de la peau et des tissus sous-cutanés : Pelade, dermatite allergique, éruption cutanée, hémorragie cutanée
Troubles vasculaires : Hémorragie
Prévention de l’AVC et de l’embolie systémique chez les patients qui présentent une fibrillation auriculaire
Troubles cardiaques : Tachycardie
Troubles oculaires : Hémorragie oculaire, hémorragie vitréenne
Troubles gastro-intestinaux : Méléna, hémorragie digestive haute, hémorragie hémorroïdaire, émission de selles sanglantes, hémorragie buccale, hémorragie digestive basse, hémorragie anale, hémorragie ulcéreuse gastrique, gastrite hémorragique, hémorragie gastrique, hématémèse, gêne abdominale, douleur abdominale basse, sécheresse de la bouche
Troubles généraux et du point d’administration : Malaise
Troubles hépatobiliaires : Insuffisance hépatique, hyperbilirubinémie, ictère (≥ 0,01 % à < 0,1 %)
Troubles du système immunitaire : Hypersensibilité, anaphylaxie (≥ 0,01 % à < 0,1 %), œdème et œdème de Quincke allergiques
Lésions, intoxications et complications postopératoires : Hémorragie postopératoire, hémorragie de la plaie, hématome traumatique, hémorragie au point d’incision, hématome sous-dural, hématome sous-cutané, hématome périorbitaire
Investigations : Diminution du taux d’hémoglobine, diminution de l’hématocrite, augmentation du taux de bilirubine dans le sang, anomalie des tests hépatiques, augmentation du taux d’aspartate-aminotransférase, augmentation des enzymes hépatiques, présence de sang dans l’urine, diminution de la clairance rénale de la créatinine, augmentation de la créatininémie, augmentation du taux d’urée sanguine, augmentation du taux de phosphatase alcaline dans le sang, augmentation du taux de lipase, augmentation du taux de bilirubine conjuguée (avec ou sans augmentation concomitante du taux d’ALT) (≥ 0,01 % à < 0,1 %)
Troubles de l’appareil locomoteur, du tissu conjonctif et des os : Hémarthrose, hémorragie musculaire (≥ 0,01 % à < 0,1 %)
Troubles du système nerveux : Perte de conscience, AVC hémorragique, hémorragie intracrânienne
Troubles rénaux et urinaires : Insuffisance rénale
Troubles de l’appareil reproducteur : Hémorragie vaginale, métrorragie
Troubles de la peau et des tissus sous-cutanés : Eczéma allergique, rash prurigineux, rash érythémateux, rash généralisé, prurit généralisé, urticaire, hémorragie cutanée
Troubles vasculaires : Hémorragie, saignement des varices
Prévention de l’AVC, de l’infarctus du myocarde et du décès d’origine cardiovasculaire, et prévention de l’ischémie aiguë des membres et de la mortalité chez les patients présentant une CP avec ou sans AP, ou prévention des événements athérothrombotiques chez les patients présentant une AP symptomatique et qui sont exposés à un risque avéré élevé d’ÉIMM ou d’ÉICCM
Troubles des systèmes hématopoïétique et lymphatique : Anémie
Troubles cardiaques : Fibrillation auriculaire
Troubles otiques et labyrinthiques : Vertige
Troubles oculaires : Cataracte, hémorragie conjonctivale
Troubles gastro-intestinaux : Gêne abdominale, douleur abdominale, douleur abdominale haute, constipation, caries dentaires, diarrhée, dyspepsie, gastrite, saignement des gencives, gros polype intestinal, saignement des lèvres, méléna, nausées, stomatite
Troubles généraux et problèmes au point d’administration : Douleur thoracique
Infections et infestations : Bronchite, cellulite, gastroentérite, zona, grippe, périodontite, pharyngite, pneumonie, septicémie
Lésions, intoxications et complications interventionnelles : Confusion
Épreuves de laboratoire : Présence de sang occulte
Troubles métaboliques et nutritionnels : Diabète
Troubles de l’appareil locomoteur et du tissu conjonctif : Arthralgie, mal de dos, sténose rachidienne lombaire, douleur musculo-squelettique, arthrose, douleur des membres, arthrose rachidienne
Néoplasmes bénins, malins et non spécifiés (dont kystes et polypes) : Néoplasme pulmonaire malin, cancer de la prostate
Troubles du système nerveux : Étourdissements, maux de tête
Troubles rénaux et urinaires : Lésion rénale aiguë, hématurie, insuffisance rénale
Troubles de l’appareil reproducteur et des seins : Hyperplasie bénigne de la prostate
Troubles respiratoires, thoraciques et médiastinaux : Épistaxis, hémoptysie, inflammation des voies respiratoires supérieures
Troubles de la peau et des tissus sous-cutanés : Eczéma, hémorragie sous-cutanée, prurit, rash urticarien
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Au cours des essais cliniques de phase III sur la prévention de la TEV, le traitement de la TEV et la prévention de la TVP et de l’EP récurrentes, ainsi que la prévention de l’AVC chez les patients qui présentent une fibrillation auriculaire, la fréquence des augmentations des taux de transaminases a été semblable dans les groupes traités par le rivaroxaban et ceux traités par les médicaments de comparaison (voir les tableaux 11, 12 et 14 ci-dessus).
8.5 Effets indésirables signalés après la commercialisation du produit
Les réactions indésirables suivantes ont été signalées après la commercialisation du rivaroxaban. La déclaration de ces réactions étant volontaire et la population, de taille incertaine, il n’est pas toujours possible d’estimer leur fréquence d’une façon fiable ou d’établir un rapport de causalité avec l’exposition au médicament.
Troubles des systèmes hématopoïétique et lymphatique : Agranulocytose, rupture splénique atraumatique, thrombocytopénie
Troubles hépatobiliaires : Cholestase, hépatite (y compris lésions hépatocellulaires)
Troubles respiratoires, thoraciques et médiastinaux : Pneumonie à éosinophiles.
Troubles du système immunitaire : Anaphylaxie, œdème et œdème de Quincke allergiques (avec ou sans urticaire)
Troubles rénaux et urinaires : Néphropathie liée aux anticoagulants.
Troubles de la peau et des tissus sous-cutanés : Syndrome de Stevens-Johnson, syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes généraux (DRESS).
9 Interactions médicamenteuses
9.1. Interactions médicamenteuses graves
|
|---|
9.2 Aperçu des interactions médicamenteuses
Les études d’interactions médicamenteuses n’ont été faites que chez les adultes, aussi ignore-t-on l’importance de ces interactions chez les enfants. Les informations fournies dans la présente section doivent être prises en considération chez les enfants (voir 7 Mises en garde et précautions – Interactions médicamenteuses).
Le rivaroxaban ne produit aucun effet inhibiteur ou inducteur ni sur le CYP3A4, ni sur aucune des principales isoformes du CYP.
L’administration concomitante d’un médicament qui modifie l’hémostase accroît le risque d’hémorragie. La prudence s’impose chez les patients qui sont aussi traités par des médicaments qui modifient l’hémostase, tels que les AINS, l’acide acétylsalicylique et les inhibiteurs de l’agrégation plaquettaire. En raison du risque accru d’hémorragie, il faut en général éviter l’administration concomitante d’autres anticoagulants (voir 7 Mises en garde et précautions – Hémorragie).
9.4 Interactions médicament-médicament
Teva-Rivaroxaban est contre-indiqué chez les patients qui reçoivent par voie générale un traitement concomitant par un puissant inhibiteur tant du CYP3A4 que de la gp-P, tel que le cobicistat, le kétoconazole, l’itraconazole, le posaconazole ou le ritonavir. Ces médicaments peuvent accroître de façon cliniquement significative les concentrations plasmatiques de rivaroxaban (elles peuvent être en moyenne 2,6 fois plus élevées), ce qui peut augmenter le risque d’hémorragie. Le fluconazole, un antifongique azolé qui est un inhibiteur modéré du CYP3A4, a moins d’effet sur l’exposition au rivaroxaban et peut donc être administré avec Teva-Rivaroxaban (voir 2 Contre-indications et 7 Mises en garde et précautions – Interactions médicamenteuses).
Au cours de l’essai clinique ROCKET AF, qui a été mené auprès de patients présentant une fibrillation auriculaire, l’hémorragie majeure n’a pas semblé être plus fréquente chez les patients qui recevaient l’amiodarone, un inhibiteur modéré du CYP3A4, en association au rivaroxaban.
Avec les médicaments qui produisent une forte inhibition de seulement une des voies d’élimination du rivaroxaban — soit le CYP3A4, soit la gp-P —, on s’attend à une moindre augmentation des concentrations plasmatiques du rivaroxaban. L’augmentation prévue n’est pas considérée pertinente sur le plan clinique (voir le Tableau 16).
Tableau 16 − Interactions médicament-médicament établies ou possibles
| Classe et dénomination commune | Référence | Effet | Commentaire clinique |
|---|---|---|---|
Antifongique azolé : Kétoconazole | EC | L’administration concomitante du rivaroxaban et de kétoconazole (400 mg une fois par jour), un antifongique azolé et puissant inhibiteur du CYP3A4 et de la gp-P, a multiplié par 2,6 l’ASC moyenne à l’état d’équilibre du rivaroxaban et par 1,7 la Cmax moyenne du rivaroxaban, ce qui a produit des augmentations significatives | Le rivaroxaban est contre-indiqué chez les patients qui reçoivent du kétoconazole par voie générale (voir 2 Contre-indications et 7 Mises en garde et précautions – Interactions médicamenteuses et Insuffisance rénale). |
| Classe et dénomination commune | Référence | Effet | Commentaire clinique |
|---|---|---|---|
| des effets pharmacodynamiques du rivaroxaban. | |||
| Cobicistat | ÉC | Le cobicistat est un inhibiteur puissant du CYP3A4 et de la gp-P. Son administration concomitante peut donc entraîner une augmentation des concentrations plasmatiques de rivaroxaban et, partant, accroître le risque d’hémorragie. | Le rivaroxaban est contre-indiqué chez les patients qui reçoivent du cobicistat par voie générale (voir 2 Contre-indications et 7 Mises en garde et précautions – Interactions médicamenteuses). |
| Dronédarone | ÉC | Une augmentation significative du risque d’hémorragie, surtout d’hémorragie digestive, diagnostiquée selon la CIM et ayant entraîné l’hospitalisation ou une visite aux urgences, a été observée chez les patients atteints de fibrillation auriculaire non valvulaire recevant du rivaroxaban en concomitance avec de la dronédarone plutôt que seul dans une étude de cohorte rétrospective menée à partir de la base de données américaine Truven Health MarketScan. | La dronédarone ne doit pas être utilisée en concomitance avec le rivaroxaban, car elle peut en augmenter l’exposition par inhibition de la gp-P et du CYP3A4 et, partant, accroître le risque d’hémorragie. |
| Fluconazole | EC | L’administration de fluconazole (400 mg une fois par jour), inhibiteur modéré du CYP3A4, a multiplié par 1,4 l’ASC moyenne du rivaroxaban et par 1,3 la Cmax moyenne du rivaroxaban. | Il n’est pas nécessaire de modifier la posologie. |
Inhibiteur de protéase : Ritonavir | EC | L’administration concomitante du rivaroxaban et de ritonavir (600 mg bid), inhibiteur de la protéase du VIH et puissant inhibiteur du CYP3A4 et de la gp-P, a | Le rivaroxaban est contre-indiqué chez les patients qui reçoivent le ritonavir par voie générale (voir 2 Contre-indications et 7 Mises en garde et précautions – |
| Classe et dénomination commune | Référence | Effet | Commentaire clinique |
|---|---|---|---|
| multiplié par 2,5 l’ASC moyenne du rivaroxaban et par 1,6 la Cmax moyenne du rivaroxaban, ce qui a produit des augmentations significatives des effets pharmacodynamiques du rivaroxaban. | Interactions médicamenteuses et Insuffisance rénale). | ||
Anti-infectieux : Érythromycine | EC | L’érythromycine (500 mg tid), qui produit une inhibition modérée du CYP3A4 et de la gp-P, a multiplié par 1,3 l’ASC et la Cmax moyennes du rivaroxaban. | Il n’est pas nécessaire de modifier la posologie. Pour les patients présentant une insuffisance rénale, voir 7 Mises en garde et précautions – Interactions médicamenteuses et 10.3 Pharmacocinétique – Populations et cas particuliers – Insuffisance rénale. |
| Clarithromycine | EC | La clarithromycine (500 mg bid), considérée comme un puissant inhibiteur du CYP3A4 et comme un inhibiteur modéré de la gp-P, a multiplié par 1,5 l’ASC moyenne et par 1,4 la Cmax du rivaroxaban. | L’administration concomitante de Teva-Rivaroxaban et de la clarithromycine peut accroître le risque d’hémorragie, surtout chez les patients qui présentent des troubles sous-jacents ou qui sont âgés. La prudence s’impose. |
| Rifampicine | EC | L’administration concomitante du rivaroxaban et de rifampicine, puissant inducteur du CYP3A4 et de la gp-P, a réduit d’environ 50 % l’ASC moyenne du rivaroxaban, ce qui a réduit en parallèle les effets pharmacodynamiques du rivaroxaban. | Les inducteurs puissants du CYP3A4 ne doivent en général pas être administrés en association à Teva-Rivaroxaban, car on peut s’attendre à ce qu’ils rendent l’activité anticoagulante insuffisante. |
Anticonvulsivants : Phénytoïne Carbamazépine | T | L’administration concomitante du rivaroxaban et d’autres inducteurs | Les inducteurs puissants du CYP3A4 ne doivent en général pas être administrés |
| Classe et dénomination commune | Référence | Effet | Commentaire clinique |
|---|---|---|---|
| Phénobarbital | puissants du CYP3A4 (p. ex. la phénytoïne, la carbamazépine et le phénobarbital) peut aussi entraîner une réduction de la concentration plasmatique du rivaroxaban. | en association à Teva-Rivaroxaban, car on peut s’attendre à ce qu’ils rendent l’activité anticoagulante insuffisante. | |
Anti-inflammatoires non stéroïdiens (AINS) : Naproxène | EC | L’administration concomitante de rivaroxaban et de naproxène n’a pas modifié la biodisponibilité ni la pharmacocinétique du rivaroxaban. On n’a pas observé de prolongation significative du temps de saignement chez des sujets en bonne santé qui avaient reçu 500 mg de naproxène 24 heures avant l’administration concomitante de doses uniques de 15 mg de rivaroxaban et de 500 mg de naproxène. | L’administration concomitante de rivaroxaban et de naproxène peut accroître le risque d’hémorragie. Il faut évaluer sans tarder tout signe ou symptôme de perte de sang (voir 7 Mises en garde et précautions – Interactions médicamenteuses). |
Acide acétylsalicylique (AAS) | EC | On n’a pas observé d’interactions pharmacocinétiques ni pharmacodynamiques cliniquement significatives chez des sujets en bonne santé qui avaient reçu 500 mg d’AAS 24 heures avant l’administration concomitante de doses uniques de 15 mg de rivaroxaban et de 100 mg d’AAS. | L’administration concomitante de rivaroxaban et d’AAS accroît le risque d’hémorragie. Il faut évaluer sans tarder tout signe ou symptôme de perte de sang (voir 7 Mises en garde et précautions – Interactions médicamenteuses). Chez les sujets de l’essai ROCKET AF, on a déterminé que la prise concomitante d’AAS (presque exclusivement d’une dose de 100 mg ou moins) avec le rivaroxaban ou la warfarine était un facteur de risque indépendant d’hémorragie majeure. |
| Classe et dénomination commune | Référence | Effet | Commentaire clinique |
|---|---|---|---|
Inhibiteur de l’agrégation plaquettaire : Clopidogrel | EC | Au cours de deux études sur les interactions médicamenteuses menées auprès de 11 et 13 sujets en bonne santé, 300 mg de clopidogrel ont été administrés 24 heures avant l’administration concomitante de doses uniques de 15 mg de rivaroxaban et de 75 mg de clopidogrel. L’administration de clopidogrel avec ou sans rivaroxaban a prolongé d’environ 100 % le temps de saignement médian (écart normal : 2 à 8 minutes). Au cours de ces études, chez 30 à 40 % des sujets ayant reçu tant le rivaroxaban que le clopidogrel, le temps de saignement a atteint 45 minutes. Administré seul, le rivaroxaban n’avait pas modifié le temps de saignement 4 heures et 2 jours après l’administration. La pharmacocinétique des deux médicaments n’a pas été modifiée. | L’administration concomitante de rivaroxaban et de clopidogrel accroît le risque d’hémorragie. Il faut évaluer sans tarder tout signe ou symptôme de perte de sang (voir 7 Mises en garde et précautions – Interactions médicamenteuses). |
Antithrombotique : Énoxaparine | EC | L’administration concomitante d’énoxaparine (dose unique de 40 mg) et de rivaroxaban (dose unique de 10 mg) a produit un effet additif sur l’activité antifacteur Xa, mais pas d’effets supplémentaires sur les tests de la coagulation (temps de prothrombine, temps de céphaline activé). L’énoxaparine n’a pas modifié | L’administration concomitante de doses de rivaroxaban de 10 mg ou plus et d’autres anticoagulants ou antithrombotiques n’a pas été convenablement étudiée au cours des essais cliniques. En raison du risque accru d’hémorragie, il faut en général éviter d’administrer le rivaroxaban avec d’autres anticoagulants (voir 7 Mises |
| Classe et dénomination commune | Référence | Effet | Commentaire clinique |
|---|---|---|---|
| la biodisponibilité ni la pharmacocinétique du rivaroxaban. | en garde et précautions – Interactions médicamenteuses). | ||
| Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et inhibiteurs du recaptage de la sérotonine-noradrénaline (IRSN) | T, EC | Au cours du programme de développement clinique du rivaroxaban, les taux d’hémorragies majeures et d’hémorragies non majeures cliniquement significatives ont été plus élevés chez les patients qui prenaient aussi des ISRS ou des IRSN. | Chez les patients traités par Teva-Rivaroxaban, comme par d’autres anticoagulants, le risque d’hémorragie est accru par la prise concomitante d’ISRS ou d’IRSN, car on a signalé que ceux-ci avaient un effet sur les plaquettes. |
Légende : EC = Essai clinique ; ÉC : Étude de cas ; T = Interaction théorique
On n’a pas observé d’interaction pharmacocinétique entre la warfarine et le rivaroxaban.
Il n’y a pas d’interactions pharmacocinétiques réciproques entre le rivaroxaban et le midazolam (substrat du CYP3A4), la digoxine (substrat de la gp-P) ou l’atorvastatine (substrat du CYP3A4 et de la gp-P).
L’administration concomitante d’oméprazole (inhibiteur de la pompe à protons), de ranitidine (inhibiteur des récepteurs H2), d’hydroxyde d’aluminium/hydroxyde de magnésium (antiacide), de naproxène, de clopidogrel ou d’énoxaparine n’a pas modifié la biodisponibilité ni la pharmacocinétique du rivaroxaban.
9.5 Interactions médicament-aliments
Les comprimés Teva-Rivaroxaban de 2,5 mg et de 10 mg peuvent être pris avec des aliments ou non. Les comprimés Teva-Rivaroxaban de 15 et de 20 mg doivent être pris avec des aliments (voir 10.3 Pharmacocinétique).
Le jus de pamplemousse est un inhibiteur modéré du CYP3A4. Par conséquent, l’augmentation de l’exposition à Teva-Rivaroxaban après la consommation de jus de pamplemousse ne devrait pas être pertinente sur le plan clinique.
9.6 Interactions médicament-plantes médicinales
La prise concomitante de Teva-Rivaroxaban et de puissants inducteurs du CYP3A4 (p. ex. le millepertuis commun) peut entraîner une réduction de la concentration plasmatique du rivaroxaban. Les inducteurs puissants du CYP3A4 ne doivent en général pas être administrés en association à Teva-Rivaroxaban, car on peut s’attendre à ce qu’ils rendent l’activité anticoagulante insuffisante.
9.7 Interactions médicament-épreuves de laboratoire
Bien que divers tests des paramètres de la coagulation (temps de Quick, temps de céphaline avec activateur, HepTest®) soient modifiés par le mode d’action du rivaroxaban, on a démontré qu’aucun de ces tests de la coagulation ne permettait d’évaluer de façon fiable l’activité anticoagulante du rivaroxaban après l’administration de rivaroxaban dans les conditions habituelles (voir 7 Mises en garde et précautions – Surveillance et épreuves de laboratoire et 10.2 Pharmacodynamie).
Le temps de Quick (TQ), exprimé en secondes, est modifié par le rivaroxaban de façon proportionnelle à la dose et est en étroite corrélation avec la concentration plasmatique si le réactif Neoplastin® est utilisé. Chez les patients qui présentent une hémorragie, la mesure du temps de prothrombine (au moyen du réactif Neoplastin®), exprimé en secondes, peut être utile pour déterminer si l’activité anticoagulante est excessive, mais pas le RNI (voir 7 Mises en garde et précautions – Surveillance et épreuves de laboratoire).
10 Pharmacologie clinique
10.1 Mode d’action
Le rivaroxaban est un inhibiteur du facteur Xa hautement sélectif, direct, indépendant de l’antithrombine et dont la biodisponibilité est élevée lorsqu’il est pris par voie orale.
L’activation du facteur X en facteur Xa (FXa) par les voies intrinsèque et extrinsèque joue un rôle central dans la cascade de la coagulation sanguine. Le FXa transforme directement la prothrombine en thrombine par l’entremise du complexe prothrombinase, ce qui finit par entraîner la formation d’un caillot de fibrine et l’activation des plaquettes par la thrombine. Une molécule de FXa peut former plus de 1000 molécules de thrombine en raison de l’effet amplificateur de la cascade de la coagulation. De plus, la vitesse de réaction du FXa lié à la prothrombinase est multipliée par 300 000 par rapport à celle du FXa libre, ce qui entraîne une production explosive de thrombine. Les inhibiteurs sélectifs du FXa peuvent mettre un terme à l’amplification de la production de thrombine, ce qui réduit l’activation de la coagulation produite par la thrombine.
10.2 Pharmacodynamie
Il y a une corrélation manifeste entre la concentration plasmatique de rivaroxaban et l’importance de l’effet anticoagulant. L’effet maximum (Emax) du rivaroxaban sur les paramètres pharmacodynamiques coïncide avec la Cmax.
Une inhibition proportionnelle à la dose de l’activité du facteur Xa et correspondant étroitement aux profils pharmacocinétiques a été observée pour tout l’éventail des doses, ce qui donne la « preuve du mécanisme » chez l’humain. L’inhibition de l’activité du facteur Xa par rapport à la concentration plasmatique de rivaroxaban suit un modèle Emax. Il y a une étroite corrélation
- étant de 0,97.
Les tests de l’activité du facteur Xa exigent un étalonnage et ne doivent être utilisés que si on dispose d’étalons et de témoins spécifiques du rivaroxaban.
- Le temps de prothrombine, exprimé en secondes, est modifié par le rivaroxaban de façon proportionnelle à la dose, et il y a une forte corrélation avec les concentrations plasmatiques (r = 0,98) si le réactif Neoplastin® est utilisé. D’autres réactifs produiraient des résultats différents.
- Bien que le traitement par Teva-Rivaroxaban produise une augmentation du RNI, selon le moment de la mesure, le RNI ne convient pas pour l’évaluation de l’activité anticoagulante du rivaroxaban. Le RNI est étalonné et validé uniquement pour les AVK et ne peut être utilisé pour les autres anticoagulants (voir 7 Mises en garde et précautions – Surveillance et épreuves de laboratoire).
Chez les patients qui présentent une hémorragie, la mesure du temps de prothrombine (au moyen du réactif Neoplastin®) peut être utile pour déterminer si l’activité anticoagulante est excessive (voir 7 Mises en garde et précautions – Surveillance et épreuves de laboratoire).
Les figures ci-dessous présentent les effets relatifs de 20 mg de rivaroxaban une fois par jour sur le temps de prothrombine déterminé au moyen du réactif Neoplastin® (Figure 1) et sur le RNI (Figure 2).
Figure 1 : Prolongation du temps de Quick (réactif Neoplastin®) : Prolongation relative, exprimée sous forme de médiane du rapport relativement à la valeur de base, produite par l’administration concomitante de warfarine et de rivaroxaban et de rivaroxaban seul après le dernier jour du traitement par la warfarine (jour -1) et 4 jours de traitement par 20 mg de rivaroxaban une fois par jour ; données pharmacodynamiques, n = 84.
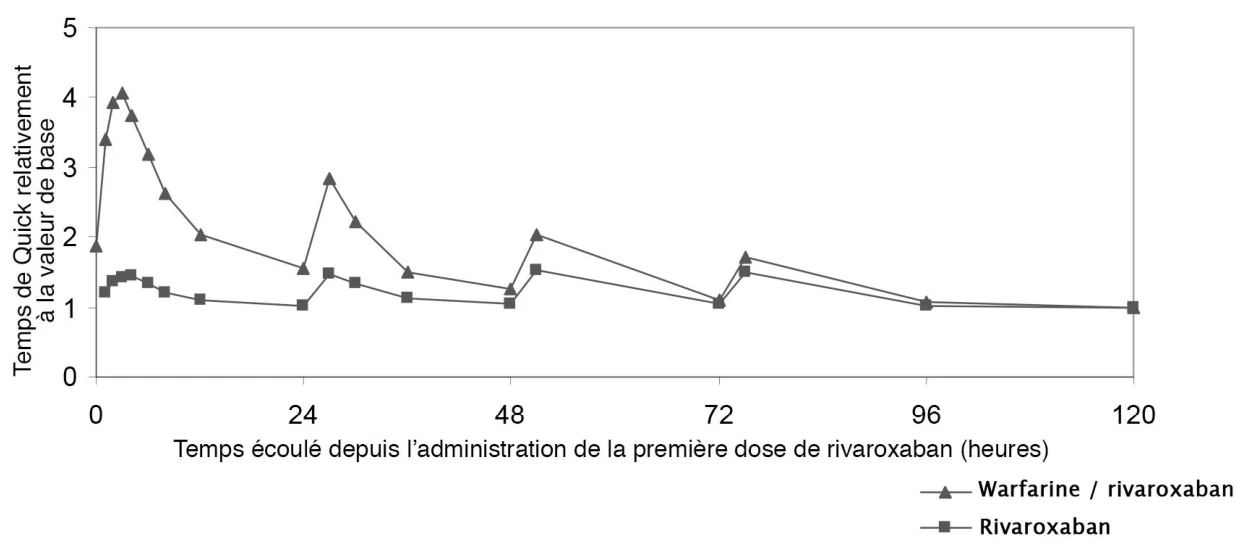
Figure 2 : Prolongation du RNI : Prolongation relative, exprimée sous forme de médiane du rapport relativement à la valeur de base, produite par l’administration concomitante de warfarine et de rivaroxaban et de rivaroxaban seul après le dernier jour du traitement par la warfarine (jour -1) et 4 jours de traitement par 20 mg de rivaroxaban une fois par jour ; données pharmacocinétiques/pharmacodynamiques, n = 84.
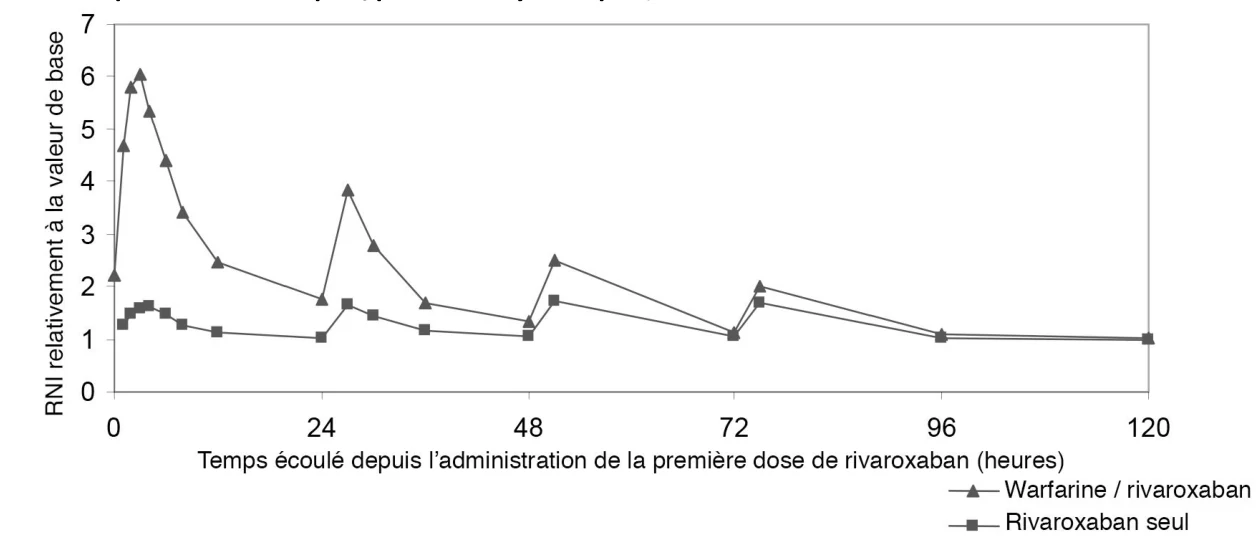
Le Tableau 17 présente l’effet habituel du rivaroxaban sur le temps de prothrombine déterminé au moyen du réactif Neoplastin®. La dose de 2,5 mg de rivaroxaban ne devrait avoir que des effets minimes sur le temps de Quick.
Tableau 17 – Temps de Quick (réactif Neoplastin®) en fonction de l’indication après l’administration de rivaroxaban
Indication
| Posologie de rivaroxaban | Concentration plasmatique Cmax (mcg/L) | Concentration plasmatique Cmin (mcg/L) | Écart (5e/95e percentile) Du temps de prothrombine (Neoplastin®) Cmax | Écart (5e/95e percentile) du temps de prothrombine (Neoplastin®) Cmin | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Prévention de la TEV après une ATH ou une ATG | 10 mg, 1 f.p.j. | 101 (7-273)a | 14 (4-51)c | 13-25 secondesa | 12-17 secondesc | ||||||||
| Traitement de la TEV et prévention de la TVP et de l’EP récurrentes | 15 mg, 2 f.p.j. | - | - | 17-32 secondesa | 14-24 secondesc | ||||||||
| 20 mg, 1 f.p.j. | 215 (22-535)a | 32 (6-239)d | 15-30 secondesa | 13-20 secondesd | |||||||||
| Prévention de l’AVC chez les patients qui présentent une fibrillation auriculaire | 15 mg, 1 f.p.j. | 229 (178-313)b | 57 (18-136)e | 10-50 secondesb | 12-26 secondese | ||||||||
| 20 mg, 1 f.p.j. | 249 (184-343)b | 44 (12-137)e | 14-40 secondesb | 11-26 secondese | |||||||||
a de 2 à 4 heures après l’administration du médicament (tmax)
b de 1 à 4 heures après l’administration du médicament (tmax)
c de 8 à 16 heures après l’administration du médicament (tmin)
d de 18 à 30 heures après l’administration du médicament (tmin)
e de 16 à 32 heures après l’administration du médicament (tmin)
- Le temps de céphaline avec activateur est prolongé de façon proportionnelle à la dose ; toutefois, la pente est plutôt plate et ne permet pas une distinction suffisante aux concentrations plasmatiques pertinentes. Le temps de céphaline activé ne convient donc pas pour le suivi des effets pharmacodynamiques. Le coefficient de corrélation pour le temps de céphaline activé est de 0,99.
- Le HepTest® est prolongé de façon proportionnelle à la dose et est en étroite corrélation avec les concentrations plasmatiques, suivant un modèle curvilinéaire. Même si le coefficient de corrélation pour le rapport avec les concentrations plasmatiques est de 0,99, le HepTest® n’est pas considéré optimal pour l’évaluation des effets pharmacodynamiques en raison de la relation curvilinéaire.
Prolongation de l’intervalle QT
On n’a pas observé de prolongation de l’intervalle QTc chez des hommes et des femmes de plus de 50 ans et en bonne santé. Ni la différence entre le traitement et le placebo pour ce qui est de l’intervalle QTcF trois heures après l’administration de la dose, ni les analyses des intervalles QTcF, QTcI et QT au moment de l’atteinte de la concentration maximale (tmax), ni les modifications après l’administration de la dose de l’intervalle QTcF moyen et maximal n’ont mis en évidence de prolongation liée à la dose de l’intervalle QTcF aux doses de rivaroxaban de 45 mg et 15 mg. Toutes les modifications des moyennes des moindres carrés, y compris des intervalles de confiance de 95 % correspondants, ont été de moins de 5 millisecondes.
Patients qui subissent une cardioversion
Une étude exploratoire prospective, avec répartition aléatoire, ouverte et multicentrique comportant une évaluation en aveugle des critères (X-VeRT) a été menée auprès de 1504 patients qui présentaient une fibrillation auriculaire non valvulaire et devaient subir une cardioversion pour comparer le rivaroxaban à une dose ajustée d’un AVK (répartition aléatoire dans un rapport de 2:1). Le taux d’AVC dans les 42 jours suivant la cardioversion a été faible et semblable dans les deux groupes, soit de 0,20 % chez les patients recevant le rivaroxaban et 0,41 % chez ceux recevant l’AVK. Le taux d’hémorragie majeure a aussi été faible et semblable dans les deux groupes, soit de 0,61 % chez les patients recevant le rivaroxaban et 0,80 % chez ceux recevant l’AVK.
Patients atteints de fibrillation auriculaire non valvulaire qui subissent une ICP avec pose d’endoprothèse
Au cours d’une étude multicentrique ouverte avec répartition aléatoire (PIONEER AF-PCI) menée auprès de patients atteints de fibrillation auriculaire non valvulaire ayant subi une ICP avec pose d’endoprothèse pour le traitement de l’athérosclérose primaire, on a comparé deux traitements antithrombotiques du point de vue de l’innocuité pendant 12 mois. Un groupe de 696 patients a reçu le rivaroxaban à raison de 15 mg une fois par jour (10 mg une fois par jour chez les patients dont la Clcr était de 30 à 49 mL/min) en association à un inhibiteur des récepteurs P2Y12 (p. ex. clopidogrel), tandis qu’un second groupe de 697 patients a reçu une dose ajustée d’un AVK en association à deux inhibiteurs de l’agrégation plaquettaire. Les patients qui avaient des antécédents d’AVC ou d’AIT ne pouvaient participer à l’essai.
L’événement constituant le critère primaire d’évaluation de l’innocuité, soit l’hémorragie cliniquement significative (événement composite comprenant l’hémorragie majeure selon les critères TIMI, l’hémorragie mineure selon les critères TIMI et l’hémorragie nécessitant des soins médicaux), est survenu chez 109 patients (15,7 %) traités par le rivaroxaban et 167 patients (24,0 %) traités par un AVK (RRI de 0,59 ; IC95 % de 0,47 à 0,76 ; p < 0,001). La différence entre les groupes quant au risque d’hémorragie est principalement attribuable au fait qu’il y a eu moins d’hémorragies nécessitant des soins médicaux dans le groupe traité par le rivaroxaban. L’effet du traitement a été uniforme pour les trois composantes du critère composite, mais en raison du petit nombre d’hémorragies majeures et mineures selon les critères TIMI survenues au cours de l’essai, on n’a pas observé de différence significative entre les deux traitements pour ce qui est de ces événements. L’événement constituant le critère d’évaluation secondaire (événement composite comprenant le décès d’origine cardiovasculaire, l’infarctus du myocarde et l’AVC) est survenu chez 41 patients (5,9 %) traités par le rivaroxaban et 36 patients (5,2 %) traités par un AVK ; il y a eu une thrombose d’endoprothèse chez cinq patients traités par le rivaroxaban et quatre patients traités par un AVK. Comme le plan de l’étude ne permettait pas de comparer les deux groupes traités du point de vue de l’efficacité, on n’a pas pu tirer de conclusions en ce qui concerne l’efficacité.
10.3 Pharmacocinétique
La pharmacocinétique du rivaroxaban est linéaire ; aucune accumulation du médicament ne survient après l’obtention de l’état d’équilibre par l’administration de doses multiples. Allant de 30 % à 40 %, la variabilité (coefficient de variation) interindividuelle de la pharmacocinétique du rivaroxaban est modérée.
Absorption
Le rivaroxaban est un composé possédant une faible solubilité et un pouvoir de pénétration élevé (high permeability compound). Après son administration orale, le rivaroxaban est absorbé d’emblée sous forme de solution (Cmax atteinte au bout d’environ 30 minutes) ou de comprimé (Cmax atteinte en 2 à 4 heures). L’absence d’effet de premier passage (extraction présystémique) important et l’absorption quasi complète de cet agent à faible clairance en présence ou en absence de nourriture (à des doses allant jusqu’à 15 mg) font que le rivaroxaban possède une biodisponibilité orale élevée (80 % à 100 %).
Les informations ci-après se fondent sur les données obtenues chez les adultes.
La biodisponibilité absolue du rivaroxaban, pour des doses allant jusqu’à 10 mg, est d’environ 100 %. Le rivaroxaban est rapidement absorbé, la concentration maximum (Cmax) étant atteinte de deux à quatre heures après la prise du comprimé.
Pour des doses de rivaroxaban allant jusqu’à 10 mg, les aliments sont sans effet sur l’ASC et la Cmax. Les comprimés Teva-Rivaroxaban de 2,5 mg et de 10 mg peuvent être pris avec des aliments ou non. Comme l’absorption du comprimé de 20 mg est moindre à jeun, sa biodisponibilité orale est de 66 %. La prise du comprimé de rivaroxaban de 20 mg avec des aliments accroît l’ASC et la Cmax moyennes de respectivement 39 % et 76 % par rapport à la prise à jeun, ce qui indique que l’absorption est presque totale et que la biodisponibilité orale est élevée lorsque cette dose est prise avec des aliments.
Quand les comprimés de rivaroxaban de 10 mg, de 15 mg ou de 20 mg sont pris avec des aliments et les comprimés de 2,5 mg ou de 10 mg sont pris à jeun, la biodisponibilité est proportionnelle à la dose. Les comprimés Teva-Rivaroxaban de 15 mg et de 20 mg doivent être pris avec des aliments (voir 4 Posologie et administration).
Les paramètres pharmacocinétiques du rivaroxaban sont linéaires et il ne semble pas y avoir d’accumulation anormale après l’obtention de l’état d’équilibre par l’administration de doses multiples.
La variabilité d’une personne à l’autre (% CV) de la pharmacocinétique du rivaroxaban est de 30 à 40 %. Le jour de la chirurgie et le lendemain, la variabilité d’une personne à l’autre est de 70 %.
Tableau 18 – Résumé des paramètres pharmacocinétiques après l’administration par voie orale de 10 mg de rivaroxaban chez l’humain
Cmax [mcg/L] | t1/2 [h] | ASC [mcg•h/L] | Clairance, élimination urinaire | Volume de distribution | |
|---|---|---|---|---|---|
| Sujets jeunes en bonne santé | Environ 114a | 5-9 | Environ 817 | CLsys = environ10 L/h CLr = 3-4 L/h Péfiu = 30 % - 40 % | Vdéé = environ 50 L |
| Patients | Environ 125 | 7-11 | Environ 1170 | N/D (pas de données sur la voie i.v.)b Péfiu = 22 % | N/D (pas de données sur la voie i.v.) |
a = de 2 à 4 heures après l’administration du médicament (tmax)
b = non disponible
ASC = aire sous la courbe de concentration plasmatique-temps ; Péfiu = proportion du médicament éliminée sous forme inchangée dans l’urine ;
CLsys = clairance systémique (après l’administration par voie intraveineuse) ; CLr = clairance rénale ; Cmax = concentration plasmatique maximum ; t1/2 = demi-vie d’élimination terminale ; tmax = délai d’obtention de la Cmax ; Vdéé = volume de distribution à l’état d’équilibre
L’absorption du rivaroxaban dépend du lieu de libération du médicament dans le tractus gastro-intestinal. On a signalé une réduction de 29 % de l’ASC et de 56 % de la Cmax par rapport au comprimé pris par voie orale quand le granulat de rivaroxaban était libéré dans le grêle proximal. L’exposition est réduite encore davantage quand le médicament est libéré dans le grêle distal ou le côlon ascendant. On doit éviter d’administrer le rivaroxaban en aval de l’estomac pour éviter de réduire l’absorption et, partant, l’exposition au médicament.
Au cours d’une étude de biodisponibilité ouverte, comparative, randomisée et comportant trois périodes et trois permutations menée auprès de 44 hommes et femmes en bonne santé , la biodisponibilité (ASCt et Cmax) du rivaroxaban après l’administration d’un seul comprimé de 20 mg écrasé, mélangé à de la compote de pommes et administré par voie orale ou d’un seul comprimé de 20 mg écrasé, mis en suspension dans de l’eau et administré au moyen d’une sonde NG a été comparable à celle d’un comprimé de 20 mg entier administré par voie orale. Chaque dose de rivaroxaban a été prise avec un repas liquide standardisé. Compte tenu du profil pharmacocinétique prévisible et proportionnel à la dose du rivaroxaban, les données sur la biodisponibilité obtenues au cours de cette étude sont susceptibles de s’appliquer aux doses inférieures de rivaroxaban.
Distribution
La liaison du rivaroxaban aux protéines plasmatiques est élevée chez l’humain, soit d’environ 92 % à 95 %, l’albumine sérique étant la principale protéine à laquelle le médicament se lie. La fraction libre ne dépend pas de la concentration et est la même chez les hommes et chez les femmes. Les fractions moyennes de rivaroxaban lié aux protéines, déterminées ex vivo chez des sujets en bonne santé, s’échelonnent de 90 % à 95 %. Le volume de distribution est modéré, le Vdéé étant d’environ 50 L.
Étant donné qu’il se lie fortement aux protéines plasmatiques, le rivaroxaban ne devrait pas être éliminé par la dialyse.
La liaison du rivaroxaban aux protéines plasmatiques est entièrement réversible. Comme chez les autres espèces, le rivaroxaban se retrouve principalement dans le plasma ; son coefficient de partage plasma/sang est de 1,40 chez l’être humain.
Métabolisme
Le rivaroxaban est éliminé par dégradation métabolique (environ deux tiers de la dose) ainsi que par excrétion rénale directe du composé actif inchangé (environ un tiers de la dose). Chez toutes les espèces étudiées, la biotransformation du rivaroxaban s’effectue principalement par dégradation oxydative du fragment morpholinone (catalysée par le CYP3A4/CYP3A5 et le CYP2J2 et menant, via clivage du cycle et oxydation ultérieure, au métabolite M-1). Chez l’être humain, le plasma contient principalement du rivaroxaban intact ; aucun métabolite majeur ou actif n’est présent dans la circulation. Aucune conversion métabolique du rivaroxaban en son énantiomère n’a été observée chez l’être humain.
D’après les données sur l’excrétion et le profil des métabolites issu de l’étude du bilan massique chez l’être humain, les données actuelles provenant du phénotypage des réactions enzymatiques du CYP laissent penser que les isoformes CYP3A4/CYP3A5 et CYP2J2 contribuent pour environ respectivement 18 % et 14 % de l’élimination totale du rivaroxaban. Outre cette biotransformation oxydative, l’hydrolyse des liens amide (environ 14 %) et l’excrétion rénale active du médicament intact par transporteur (environ 30 %) représentent des voies d’élimination importantes.
Élimination
Le rivaroxaban et ses métabolites possèdent une double voie d’élimination : la voie rénale (66 % du total) et la voie biliaire/fécale ; 36 % de la dose administrée est excrétée telle quelle par les reins, par filtration glomérulaire et sécrétion active.
La clairance et l’élimination du rivaroxaban se font comme suit :
- 1/3 du médicament actif est éliminé sous forme inchangée par les reins ;
- 1/3 du médicament actif est transformé en métabolites inactifs puis éliminé par les reins ;
- 1/3 du médicament actif est transformé en métabolites inactifs puis éliminé par voie fécale.
Selon des études in vitro, le rivaroxaban est un substrat et de la glycoprotéine P (gp-P), responsable du transport actif, et de la protéine de résistance du cancer du sein, transporteur de plusieurs médicaments.
Possédant une clairance plasmatique systémique moyenne d’environ 10 L/h, le rivaroxaban est un médicament de clairance faible qui ne subit pas d’effet de premier passage important. Chez les sujets peu âgés, la demi-vie d’élimination terminale moyenne du rivaroxaban est de 5 à 9 heures après l’atteinte de l’état d’équilibre par l’administration de comprimés. Chez les personnes âgées, elle se chiffre entre 11 et 13 heures.
Populations et cas particuliers
- Enfants
Le temps de Quick (réactif Neoplastin®), le temps de céphaline avec activateur et l’activité anti-facteur Xa, mesurée avec un test quantitatif étalonné, présentent une étroite corrélation avec les concentrations plasmatiques de rivaroxaban chez l’enfant. La corrélation entre l’activité anti-facteur Xa et les concentrations plasmatiques est linéaire, la valeur de la pente étant proche de 1. La limite inférieure de quantification doit être prise en considération lorsqu’on utilise le dosage de l’activité anti-facteur Xa pour déterminer les concentrations plasmatiques de rivaroxaban chez l’enfant.
Comme chez l’adulte, le rivaroxaban est absorbé d’emblée après l’administration orale de comprimés à libération immédiate ou de granules pour suspension buvable. On ignore cependant quelle est la biodisponibilité absolue du rivaroxaban chez l’enfant, car on ne possède pas de données pharmacocinétiques faisant suite à l’administration intraveineuse. Une diminution de la biodisponibilité relative ayant été observée à fortes doses (en mg/kg de poids corporel), l’absorption de doses élevées serait limitée, même si ces dernières sont prises avec des aliments.
D’après des données obtenues in vitro, le taux de liaison du rivaroxaban aux protéines plasmatiques ne présente pas de variations pertinentes entre les enfants de divers groupes d’âge et entre ceux-ci et les adultes. Chez les enfants (de 0 à < 18 ans), le Vdéé estimé au moyen d’un modèle de pharmacocinétique de population après administration orale de rivaroxaban dépend du poids corporel et peut être décrit par une fonction allométrique. Dans l’étude de phase III EINSTEIN Junior, la moyenne géométrique du Vdéé observé était de 93 L chez les enfants de 12 à < 18 ans (poids corporel médian de 65 kg), de 49 L chez les enfants de 6 à < 12 ans (poids corporel médian de 31 kg), de 29 L chez les enfants de 2 à < 6 ans (poids corporel médian de 16 kg) et de 14 L chez les enfants de 0 à < 2 ans (poids corporel médian de 10 kg chez les 0,5 à < 2 ans et de 4 kg chez les 0 à < 0,5 an).
On ne possède pas de données spécifiques concernant le métabolisme chez les enfants.
Chez les enfants, la clairance estimée au moyen d’un modèle de pharmacocinétique de population après administration orale de rivaroxaban dépend du poids corporel et peut être décrite par une fonction allométrique. Dans l’étude de phase III EINSTEIN Junior, la moyenne géométrique de la clairance était de 7,3 L/h chez les enfants de 12 à < 18 ans (poids corporel médian de 65 kg), de 5,0 L/h chez les enfants de 6 à < 12 ans (poids corporel médian de 31 kg), de 3,4 L/h chez les enfants de 2 à < 6 ans (poids corporel médian de 16 kg) et de 2,7 L/h chez les enfants de 0 à < 2 ans (poids corporel médian de 10 kg chez les 0,5 à < 2 ans et de 4 kg chez les 0 à < 0,5 an). La moyenne géométrique de la demi-vie (t½) d’élimination, estimée au moyen d’un modèle de pharmacocinétique de population, diminue de pair avec l’âge, s’échelonnant de 4,2 heures chez les adolescents à environ 3 heures chez les enfants de 2 à 12 ans, puis à 1,9 et 1,6 heure chez les enfants de 0,5 à < 2 ans et les enfants de < 0,5 an respectivement.
Dans l’étude de phase III EINSTEIN Junior, l’administration d’une dose ajustée en fonction du poids corporel chez des enfants atteints de TEV aiguë a produit une exposition au rivaroxaban similaire à celle observée chez des adultes atteints de TVP recevant une dose quotidienne de rivaroxaban de 20 mg. Le Tableau 19 présente les concentrations moyennes (moyenne géométrique, IC95 %) observées à des moments correspondant à peu près aux temps des concentrations maximales et minimales pendant l’intervalle entre les prises.
Tableau 19 – Résumé des statistiques sur les concentrations plasmatiques (mcg/L) de rivaroxaban en fonction du schéma posologique et de l’âge – Étude de phase III EINSTEIN Junior
Enfants qd | N | 12 – < 18 ans | N | 6 – < 12 ans | ||||
|---|---|---|---|---|---|---|---|---|
| Jour 30 / 2,5-4 h après la prise | 171 | 241,5 (105-484) | 24 | 229,7 (91,5-777) | ||||
| Jour 90 / 20-24 h après la prise | 151 | 20,6 (5,69-66,5) | 24 | 15,9 (3,42 – 45,5) | ||||
| bid | N | 6 – < 12 ans | N | 2 – < 6 ans | N | 0,5 – < 2 ans | ||
| Jour 30 / 2,5-4 h après la prise | 36 | 145,4 (46,0-343) | 38 | 171,8 (70,7-438) | 2 | nc | ||
| Jour 90 / 10-16 h après la prise | 33 | 26,0 (7,99-94,9) | 37 | 22,2 (0,25-127) | 3 | 10,7 (nc-nc) | ||
| tid | N | 6 – < 12 ans | N | 0 – < 2 ans | N | 0,5 – < 2 ans | N | 0 – < 0,5 ans |
| Jour 30 / 0,5-3h après la prise | 5 | 164,7 (108-283) | 25 | 111,2 (22,9-320) | 13 | 114,3 | 12 | 108,0 (19,2-320) |
| Jour 30 / 7-8 h après la prise | 5 | 33,2 (18,7-99,7) | 23 | 18,7 (10,1-36,5) | 12 | 21,4 (10,5-65,6) | 11 | 16,1 (1,03-33,6) |
qd = une fois par jour, bid = deux fois par jour, tid = trois fois par jour, nc = non calculé
Pour le calcul des statistiques, les valeurs inférieures à la limite inférieure de quantification (LIQ) ont été remplacées par la moitié de la LIQ (LIQ = 0,5 mcg/L).
Concentration : moyenne géométrique (du 5e au 95e percentile)
- Personnes âgées
Les études cliniques ont révélé que, chez les personnes âgées, la demi-vie terminale est plus longue que chez les sujets jeunes en bonne santé (de 11 à 13 heures et de 5 à 9 heures, respectivement), ce qui produit une augmentation de l’exposition au rivaroxaban (d’environ 50 %). Il se peut que la différence soit attribuable au déclin de la fonction rénale chez les personnes âgées (voir 2 Contre-indications, 7 Mises en garde et précautions – Insuffisance rénale et 4 Posologie et administration – Insuffisance rénale).
D’après les résultats d’un ensemble d’études de phase I, l’ASC moyenne observée chez les personnes âgées, population cible, est plus élevée que celle observée chez les sujets jeunes, accusant une augmentation de 52 % chez les hommes et de 39 % chez les femmes. La Cmax présente quant à elle une augmentation de 35 % chez les deux sexes, et la demi-vie terminale se situe entre 11 et 13 heures. Des résultats semblables ont été observés chez des sujets de plus de 75 ans, les valeurs d’ASC étant quelque 41 % plus élevées chez ceux-ci que chez les sujets jeunes (IC90 % : 1,20 – 1,66), en raison principalement d’une réduction de la clairance corporelle totale et de la clairance rénale (apparentes). L’âge n’a pas eu d’effet observable pertinent sur la Cmax (rapport des Cmax : 1,08 ; IC90 % : 0,94 – 1,25) ou le tmax.
- Sexe
Aucune différence pertinente n’a été observée entre les hommes et les femmes eu égard à la pharmacocinétique et à la pharmacodynamie, surtout lorsque la différence de poids corporel a été prise en considération. Une analyse exploratoire n’a révélé aucune différence pertinente entre les garçons et les filles relativement à l’exposition au rivaroxaban.
- Poids corporel
Chez l’adulte, les extrêmes de poids (< 50 kg ou > 120 kg) n’ont eu qu’une incidence très faible sur les concentrations plasmatiques de rivaroxaban (moins de 25 %). Chez l’enfant, la posologie est établie en fonction du poids corporel. Selon une analyse exploratoire, la maigreur et l’obésité n’ont pas d’effet pertinent sur l’exposition au rivaroxaban.
- Origine ethnique
On n’a pas observé, chez l’adulte, de différences d’importance clinique entre les Blancs, les Afro-Américains, les Hispaniques, les Japonais et les Chinois pour ce qui est de la pharmacocinétique et de la pharmacodynamie.
Selon une analyse exploratoire, il n’y a pas de différences interethniques pertinentes, pour ce qui est de l’exposition au rivaroxaban, entre les enfants japonais, chinois ou asiatiques vivant ailleurs qu’au Japon ou en Chine et la population pédiatrique globale respective.
- Insuffisance hépatique
Aucune donnée clinique n’est disponible en ce qui concerne les enfants atteints d’insuffisance hépatique.
Une étude de phase I a été menée chez l’adulte, afin d’évaluer l’effet de l’insuffisance hépatique sur la pharmacodynamique et la pharmacocinétique d’une dose unique de rivaroxaban chez des patients cirrhotiques (classe A ou B de Child-Pugh, 8 patients par groupe).
Chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh), il n’y a pas eu de différence par rapport à des volontaires en bonne santé pour ce qui est de la pharmacodynamique (inhibition de l’activité du facteur Xa multipliée par 1,08 selon l’ASC et par 0,98 selon l’Emax), de la prolongation du temps de prothrombine (multiplication par 1,02 selon l’ASC et par 1,06 selon l’Emax) ou de la pharmacocinétique (multiplication par 1,15 et 0,91 de l’ASC de la concentration totale et de la fraction libre, respectivement, et par 0,97 et 0,78 de la Cmax de la concentration totale et de la fraction libre, respectivement).
Chez les patients de la classe B de Child-Pugh, l’activité du facteur Xa au départ était plus faible (0,64 U/mL) que chez les sujets en bonne santé et les patients de la classe A de Child-Pugh (0,85 U/mL dans les deux groupes). L’inhibition de l’activité du facteur Xa a été plus marquée chez les patients de la classe B de Child-Pugh que chez les sujets en bonne santé et les patients de la classe A de Child-Pugh.
L’inhibition a été multipliée par 2,6 selon l’ASC(0-tn) et par 1,2 selon l’Emax. La différence entre les groupes pour ce qui est de l’inhibition de l’activité du facteur Xa a été statistiquement significative tant selon l’ASC(0-tn) (p < 0,01) que selon l’Emax (p < 0,05). Conformément à ces résultats, il y a eu une différence significative pour ce qui est de la prolongation du temps de prothrombine entre les sujets en bonne santé et les patients de la classe B de Child-Pugh. Le temps prothrombine a été multiplié par 2,1 selon l’ASC(0-tn) et par 1,4 selon l’Emax. Il y a eu une différence statistiquement significative entre les groupes tant selon l’ASC(0-tn) (p < 0,0004) que selon l’Emax (p < 0,0001).
Il y a aussi eu une augmentation significative des paramètres pharmacocinétiques chez les patients de la classe B de Child-Pugh par rapport aux volontaires en bonne santé, tant selon l’ASC (multiplication par 2,27 et 2,57 de la concentration totale et de la fraction libre, respectivement) que selon la Cmax (multiplication par 1,27 et 1,38 de la concentration totale et de la fraction libre, respectivement).
Une analyse pharmacocinétique/pharmacodynamique a montré qu’il y avait une augmentation de la pente de la corrélation entre le temps de prothrombine et la concentration plasmatique par un facteur de plus de 2 chez les patients de la classe B de Child-Pugh par rapport aux volontaires en bonne santé. Comme le temps de prothrombine, test global de la coagulation, porte sur la voie extrinsèque comprenant les facteurs de la coagulation VII, X, V, II et I, qui sont synthétisés par le foie, l’insuffisance hépatique peut aussi prolonger le temps de prothrombine en l’absence de traitement anticoagulant.
Les modifications pharmacocinétiques et pharmacodynamiques observées chez les patients de la classe B de Child-Pugh sont des marqueurs de la gravité de l’hépatopathie sous-jacente, laquelle est susceptible d’augmenter le risque d’hémorragie dans ce groupe de patients.
Teva-Rivaroxaban est contre-indiqué chez les patients qui présentent une hépatopathie (y compris des classes B et C de Child-Pugh) associée à une coagulopathie et à un risque d’hémorragie d’importance clinique (voir 2 Contre-indications et 7 Mises en garde et précautions – Insuffisance hépatique).
L’innocuité et la pharmacocinétique d’une dose unique de rivaroxaban (10 mg) ont été évaluées dans une étude menée chez des sujets en bonne santé (n = 16) et chez des sujets atteints d’insuffisance hépatique à des degrés divers (voir Tableau 20). L’étude ne comprenait pas de sujets souffrant d’insuffisance hépatique grave (classe C de Child-Pugh). Par rapport à celle observée chez les sujets jouissant d’une fonction hépatique normale, l’exposition au rivaroxaban a accusé une augmentation significative chez les sujets souffrant d’insuffisance hépatique modérée (classe B de Child-Pugh). Une augmentation des effets pharmacodynamiques a également été observée.
Tableau 20 – Pourcentage d’augmentation des paramètres pharmacocinétiques et pharmacodynamiques du rivaroxaban par rapport aux valeurs normales chez des insuffisants hépatiques ayant participé à une étude portant exclusivement sur l’insuffisance hépatique
| Paramètre | Degré de l’insuffisance hépatique (classe de Child-Pugh) |
|---|---|
Légère (classe A) | Modérée (classe B) |
| N = 8 | N = 8 |
Exposition (% d’augmentation p/r à la normale) | ASC | 15 | 127 |
|---|---|---|---|
| Cmax | 0 | 27 | |
Inhibition du FXa (% d’augmentation p/r à la normale) | ASC | 8 | 159 |
| Emax | 0 | 24 | |
Prolongation du TQ (% d’augmentation p/r à la normale) | ASC | 6 | 114 |
| Emax | 2 | 41 |
TQ = Temps de Quick ; FXa = Facteur de coagulation Xa ; ASC = Aire sous la courbe de la concentration ou de l’effet en fonction du temps ; Cmax = concentration maximale ; Emax = effet maximum
- Insuffisance rénale
Aucune donnée clinique n’est disponible chez les enfants d’un an ou plus atteints d’insuffisance rénale modérée ou grave (DFG < 50 mL/min/1,73 m2) ou chez les enfants de moins d’un an dont la créatinine sérique se situe au-dessus du 97,5e percentile (voir 7 Mises en garde et précautions – Insuffisance rénale).
Comme le rivaroxaban actif est partiellement éliminé par voie rénale (de 30 à 40 % de la dose), il y a une corrélation directe mais modérée entre l’exposition systémique au rivaroxaban et le degré d’insuffisance rénale.
Au cours d’un essai de phase I mené chez des adultes, après l’administration par voie orale d’une seule dose de 10 mg de rivaroxaban à des sujets présentant une insuffisance rénale légère (Clcr de 50 à 79 mL/min), modérée (Clcr de 30 à 49 mL/min) ou grave (Clcr de 15 à 29 mL/min), les concentrations plasmatiques de rivaroxaban (ASC) ont respectivement été 1,4, 1,5 et 1,6 fois plus élevées que chez des sujets en bonne santé dont la fonction rénale était normale (Clcr ≥ 80 mL/min).
Dans ces groupes, l’inhibition globale de l’activité du facteur Xa (ASC(0-48 h) de l’effet en fonction du temps) a été multipliée par 1,5 ; 1,9 et 2,0, respectivement. De la même façon, la prolongation relative du temps de prothrombine a été modifiée par l’insuffisance rénale et l’effet a été encore plus marqué. L’ASC(0-48 h) de l’effet en fonction du temps a été multipliée par 1,3, 2,2 et 2,4, respectivement.
Au cours des essais de phase II, les concentrations plasmatiques de rivaroxaban (ASC) ont été 1,2 fois plus élevées chez les sujets présentant une insuffisance rénale légère et 1,5 fois plus élevées chez les sujets présentant une insuffisance rénale modérée que chez des sujets en bonne santé dont la fonction rénale était normale, et l’inhibition maximum de l’activité du facteur Xa (ASC(0-48 h) de l’effet en fonction du temps) chez ces sujets a été multipliée par 1,0 et 1,3, respectivement. Une analyse des données réunies provenant des sujets des essais de phase III présentant une insuffisance rénale légère ou modérée et qui avaient subi une ATH ou une ATG a révélé que le temps de prothrombine maximum avait été multiplié par 1,0 et 1,1, respectivement, par rapport aux sujets dont la fonction rénale était normale.
Au cours des essais de phase II sur le traitement de la TEV, les concentrations plasmatiques de rivaroxaban (ASC) ont été 1,3 fois plus élevées chez les sujets présentant une insuffisance rénale légère et 1,5 fois plus élevées chez les sujets présentant une insuffisance rénale modérée que chez des sujets dont la fonction rénale était normale. Au cours des essais de phase III sur le traitement de la TEV, le temps de prothrombine maximal a été 1,1 fois plus long chez les sujets présentant une insuffisance rénale légère et 1,2 fois plus long chez les sujets présentant une insuffisance rénale modérée que chez les sujets dont la fonction rénale était normale.
Chez les patients présentant une fibrillation auriculaire et évalués au cours de l’essai de phase III, le temps de prothrombine maximal a été 1,2 fois plus long chez les sujets présentant une insuffisance rénale légère ou modérée que chez ceux dont la fonction rénale était normale.
Rien n’a donné à penser qu’il y avait une accumulation importante du médicament chez les patients présentant une insuffisance rénale légère ou modérée.
L’innocuité et la pharmacocinétique d’une dose unique de rivaroxaban (10 mg) ont été évaluées dans une étude menée chez des sujets en bonne santé (ClCr ≥ 80 mL/min [n = 8]) et chez des sujets atteints d’insuffisance rénale à des degrés divers (voir Tableau 21). Par rapport à celle observée chez les sujets dont la clairance de la créatinine était normale, l’exposition au rivaroxaban a accusé une augmentation chez les sujets souffrant d’insuffisance rénale. Une augmentation des effets pharmacodynamiques a également été observée.
Tableau 21 – Pourcentage d’augmentation des paramètres pharmacocinétiques et pharmacodynamiques du rivaroxaban par rapport aux valeurs normales chez des insuffisants rénaux ayant participé à une étude portant exclusivement sur l’insuffisance rénale
| Paramètre | ClCr (mL/min) | |||
|---|---|---|---|---|
| 50 – 79 | 30 – 49 | 15 – 29 | ||
| N = 8 | N = 8 | N = 8 | ||
Exposition (% d’augmentation p/r à la normale) | ASC | 44 | 52 | 64 |
| Cmax | 28 | 12 | 26 | |
Inhibition du FXa (% d’augmentation p/r à la normale) | ASC | 50 | 86 | 100 |
| Emax | 9 | 10 | 12 | |
Prolongation du TQ (% d’augmentation p/r à la normale) | ASC | 33 | 116 | 144 |
| Emax | 4 | 17 | 20 | |
TQ = Temps de Quick ; FXa = Facteur de coagulation Xa ; ASC = Aire sous la courbe de la concentration ou de l’effet en fonction du temps ; Cmax = concentration maximale ; Emax = effet maximum ; ClCr = clairance de la créatinine
Chez des sujets atteints d’insuffisance rénale légère, l’administration concomitante de 500 mg tid d’érythromycine — médicament à la fois inhibiteur de la gp-P et inhibiteur modéré du CYP3A4 — a entraîné une variation de l’ASC moyenne et de la Cmax du rivaroxaban, lesquelles ont accusé une hausse de respectivement 1,8 et 1,6 fois par rapport aux valeurs observées chez des sujets jouissant d’une fonction rénale normale et ne recevant pas de médicament concomitant. Chez des sujets atteints d’insuffisance rénale modérée, l’ASC moyenne et la Cmax du rivaroxaban observées à la suite de l’administration d’érythromycine accusaient une hausse de respectivement 2,0 et 1,6 fois par rapport à celles des sujets jouissant d’une fonction rénale normale et ne recevant pas de médicament concomitant (voir 7 Mises en garde et précautions – Interactions médicamenteuses). L’inhibition du facteur Xa et le temps de Quick ont quant à eux augmenté par un facteur de respectivement 1,2 et 1,7 chez les sujets souffrant d’insuffisance rénale légère, et de respectivement 1,4 et 1,75 chez les sujets souffrant d’insuffisance rénale modérée.
11 Conservation, stabilité et mise au rebut
Conserver les comprimés Teva-Rivaroxaban entre 15 °C et 30 °C.
Garder en lieu sûr, hors de la portée des enfants.
12 Directives particulières de manipulation
Ce produit n’est soumis à aucune directive particulière de manipulation.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : Rivaroxaban
Dénomination systématique : 5-Chloro-N-({(5S)-2-oxo-3-[4-(3-oxomorpholin-4-yl)phényl]-1,3-oxazolidin-5-yl}methyl)thiophène-2-carboxamide
Formule et masse C19H18ClN3O5S 435,89 g/mol
moléculaires :
Formule de structure :
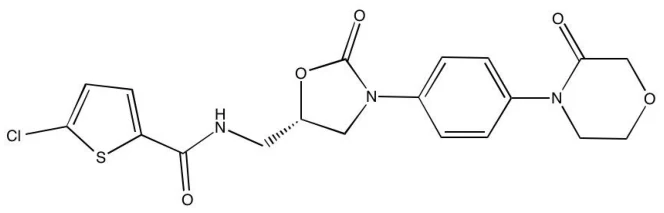
Propriétés physicochimiques : Le rivaroxaban est un énantiomère (S) pur. C’est une poudre non hygroscopique blanche à blanc cassé. Le rivaroxaban est très légèrement soluble dans le méthanol et l’éthanol, pratiquement insoluble dans le toluène et le n-hexane, modérément soluble dans l’acide acétique et légèrement soluble dans l’acétone et le dichlorométhane.
14 Essais cliniques
14.1 Essais cliniques, par indication
Prévention de la TEV après une ATH ou une ATG
Tableau 22 – Résumé des essais clés sur la prévention de la thromboembolie veineuse (TEV) chez les patients subissant une arthroplastie totale élective de la hanche (ATH) ou du genou (ATG)
| Essai | Plan | Traitement | Patients |
|---|---|---|---|
| RECORD 1a | Patients subissant une ATH répartis au hasard de façon prospective pour recevoir le rivaroxaban ou l’énoxaparine ; essai à double insu, multinational, comportant deux placebos et visant à démontrer la non-infériorité du rivaroxaban | Rivaroxaban 10 mg par voie orale une fois/jour pendant 35 ± 4 jours (à compter de 6 à 8 heures après la chirurgie) Énoxaparine 40 mg par voie sous-cutanée une fois/jour pendant 36 ± 4 jours (à compter de 12 heures avant la chirurgie) | Répartition aléatoire 4541 (rivaroxaban : 2266 ; énoxaparine : 2275) Évaluation de l’innocuité 4433 (rivaroxaban : 2209 ; énoxaparine : 2224) AITm 3153 (rivaroxaban : 1595 ; énoxaparine : 1558) AITm (TEV majeure) 3364 (rivaroxaban : 1686 ; énoxaparine : 1678) Per protocole 3029 (rivaroxaban : 1537 ; énoxaparine : 1492) |
| RECORD 3a | Patients subissant une ATG répartis au hasard de façon prospective pour recevoir le rivaroxaban ou l’énoxaparine ; essai à double insu, multinational, comportant deux placebos et visant à démontrer la non-infériorité du rivaroxaban | Rivaroxaban 10 mg par voie orale une fois/jour pendant 12 ± 2 jours (à compter de 6 à 8 heures après la chirurgie) Énoxaparine 40 mg par voie sous-cutanée une fois/jour pendant 13 ± 2 jours (à compter de 12 heures avant la chirurgie) | Répartition aléatoire 2531 (rivaroxaban : 1254 ; énoxaparine : 1277) Évaluation de l’innocuité 2459 (rivaroxaban : 1220 ; énoxaparine : 1239) AITm 1702 (rivaroxaban : 824 ; énoxaparine : 878) AITm (TEV majeure) 1833 (rivaroxaban : 908 ; énoxaparine : 925) Per protocole 1631 (rivaroxaban : 793 ; énoxaparine : 838) |
| a | L’âge moyen des sujets des essais RECORD 1 et 3 était respectivement de 63,2 ± 11,4 ans et 67,6 ± 9 ans. | ||
| Évaluation de l’innocuité = tous les sujets ayant reçu au moins une dose du médicament à l’étude | |||
| Essai | Plan |
|---|---|
| Traitement | |
| Patients | |
| AITm (analyse en intention de traiter modifiée) | Analyse sur les sujets (1) chez qui l’innocuité pouvait être évaluée, (2) qui avaient subi la chirurgie voulue et (3) chez qui la thromboembolie avait été convenablement évaluée |
| AITm (sur la TEV majeure) | Analyse sur les sujets (1) chez qui l’innocuité pouvait être évaluée, (2) qui avaient subi la chirurgie voulue et (3) chez qui la thromboembolie avait été convenablement évaluée en vue de cerner la TEV majeure |
| Per protocole | Analyse sur les sujets (1) chez qui l’AITm pouvait être effectuée, (2) chez qui la thromboembolie avait été convenablement évaluée (en cas de résultat positif, pas plus de 36 heures après l’arrêt du traitement par le médicament à l’étude et, en cas de résultat négatif, pas plus de 72 heures après l’arrêt du traitement par le médicament à l’étude) et (3) chez qui il n’y avait pas de manquement majeur au protocole |
| TEV majeure | Critère composite comprenant TVP proximale, EP non mortelle et décès lié à une TEV |
Les études pivots sur le rivaroxaban visaient à démontrer son efficacité pour la prévention de la thromboembolie veineuse, soit la thrombose veineuse profonde (TVP) proximale et distale et l’embolie pulmonaire (EP), chez des patients subissant une arthroplastie totale élective de la hanche (ATH) ou du genou (ATG). Sur la foi des données cliniques obtenues au cours des essais de phase II, une dose de 10 mg une fois par jour a été choisie pour tous les essais de phase III sur la prévention de la TEV chez les patients subissant une ATH ou une ATG. Plus de 9500 patients (7050 subissant une ATH et 2531 subissant une ATG) ont participé à ces essais contrôlés, à double insu et avec répartition aléatoire (RECORD 1, 2 et 3).
Études pivots
Les essais RECORD 1 et 3 étaient des essais multicentriques, multinationaux, prospectifs, avec répartition aléatoire, à double insu et comportant deux placebos menés pour comparer le rivaroxaban à l’énoxaparine (voir Tableau 22). Ils visaient à démontrer la non-infériorité du rivaroxaban et, si la non-infériorité était démontrée, prévoyaient une seconde analyse dont l’objet était de déterminer si l’efficacité du rivaroxaban était supérieure à celle de l’énoxaparine. L’essai RECORD 1 a été mené auprès de patients subissant une ATH élective tandis que l’essai RECORD 3 a été mené auprès de patients subissant une ATG élective. Au cours des deux essais, l’administration de rivaroxaban à 10 mg une fois par jour, commencée pas moins de 6 heures après la chirurgie, a été comparée à celle d’énoxaparine (40 mg une fois par jour à compter de 12 heures avant la chirurgie, selon les recommandations en vigueur dans de nombreux pays). Au Canada, la dose d’énoxaparine sodique approuvée pour la thromboprophylaxie chez les patients qui subissent une ATH ou une ATG élective est de 30 mg par voie sous-cutanée deux fois par jour, à compter de 12 à 24 heures après la chirurgie. Le principal critère d’évaluation, soit la survenue de toute TEV, était composite, comprenant toute TVP (distale ou proximale), l’embolie pulmonaire (EP) non mortelle et le décès toutes causes confondues. Le principal critère secondaire, soit la survenue d’une TEV majeure, était aussi composite, comprenant la TVP proximale, l’EP non mortelle et le décès lié à une TEV. Les autres critères secondaires d’évaluation de l’efficacité définis au préalable comprenaient la fréquence de la TVP (toute thrombose, dont proximale et distale) et la fréquence de la TEV symptomatique.
Les hommes et les femmes de 18 ans et plus devant subir une chirurgie élective pouvaient être inscrits aux essais en l’absence d’hémorragie active, de risque élevé d’hémorragie, d’état constituant une contre-indication au traitement par l’héparine de faible poids moléculaire et d’hépatopathie significative. Les personnes traitées par un inhibiteur de la protéase du VIH et les femmes enceintes ou qui allaitaient ne pouvaient pas participer aux essais.
Au cours des essais RECORD 1 et 3, les données démographiques et caractéristiques chirurgicales étaient semblables dans les deux groupes, sauf que significativement plus de femmes étaient inscrites à l’essai RECORD 3 (70 % du groupe traité par le rivaroxaban et 66 % du groupe traité par l’énoxaparine ; p = 0,03). Au cours des deux essais, les raisons d’exclure les patients de diverses analyses ont aussi été semblables.
Le Tableau 23 présente les résultats de l’analyse de la non-infériorité des essais RECORD 1 et 3 pour ce qui est de la survenue de toute TEV. Pour l’analyse primaire de l’efficacité, la différence de fréquence entre le groupe traité par le rivaroxaban et le groupe traité par l’énoxaparine a été estimée, après stratification en fonction du pays, au moyen de la pondération de Mantel-Haenszel et l’intervalle de confiance bilatéral de 95 % correspondant pour les sujets exempts de symptômes a été déterminé. Le test de non-infériorité et le test de supériorité étaient tous deux fondés sur l’intervalle de confiance de 95 %. La non-infériorité était démontrée si la limite inférieure de l’intervalle de confiance était supérieure au seuil de non-infériorité précisé au préalable, soit -3,5 % pour l’essai RECORD 1 et -4 % pour l’essai RECORD 3.
Tableau 23 – RECORD 1 (ATH) et RECORD 3 (ATG) : Analyse de non-infériorité sur le principal critère composite d’évaluation de l’efficacité (soit toute TEVa) et ses composantes – Population per protocole (PP)b pendant toute la période de traitement à double insu
| RECORD 1 (ATH) | RECORD 3 (ATG) | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Rivaroxaban 10 mg une fois/jour N = 1537 n (%) | Énoxaparine 40 mg une fois/jour N = 1492 n (%) | Rivaroxaban 10 mg une fois/jour N = 793 n (%) | Énoxaparine 40 mg une fois/jour N = 838 n (%) | |||||||||||||
| Toute TEVa (principal critère d’évaluation composite) | 13 (0,9 %) | 50 (3,4 %) | 74 (9,3 %) | 152 (18,1 %) | ||||||||||||
Réduction du risque absoluc 2,5 % (1,5 % à 3,6 % ; p <0,001) | Réduction du risque absoluc 8,7 % (5,4 % à 12,0 % ; p <0,001) | |||||||||||||||
| TVP (proximale et/ou distale) | 11 (0,7) | 47 (3,2) | 74 (9,3) | 147 (17,5) | ||||||||||||
| EP non mortelle | 2 (0,1) | 1 (<0,1) | 0 | 3 (0,4) | ||||||||||||
| Décès toutes causes confondues | 1 (<0,1) | 2 (0,1) | 0 | 2 (0,2) | ||||||||||||
a Toute TEV = TVP (proximale et/ou distale), EP non mortelle ou décès toutes causes confondues b PP = analyse sur les sujets (1) chez qui l’AITm pouvait être effectuée, (2) chez qui la thromboembolie avait été convenablement évaluée (en cas de résultat positif, pas plus de 36 heures après l’arrêt du traitement par le médicament à l’étude et, en cas de résultat négatif, pas plus de 72 heures après l’arrêt du traitement par le médicament à l’étude) et (3) chez qui il n’y avait pas de manquement majeur au protocole
c Réduction pondérée de Mantel-Haenszel par rapport à l’énoxaparine (non-infériorité démontrée si la limite inférieure de l’intervalle de confiance était supérieure au seuil de non-infériorité précisé au préalable, soit -3,5 % pour l’essai RECORD 1 et -4 % pour l’essai RECORD 3)
Au cours des deux essais de base, l’analyse per protocole portant sur le principal critère d’évaluation a montré que le rivaroxaban administré à raison de 10 mg une fois par jour (à compter de 6 à 8 heures après la chirurgie) n’était pas inférieur à l’énoxaparine administrée à raison de 40 mg par jour (à compter de 12 à 24 heures avant la chirurgie).
Comme la non-infériorité a été démontrée, une analyse de supériorité définie au préalable a été effectuée pour déterminer si l’efficacité du rivaroxaban était supérieure à celle de l’énoxaparine dans la population en intention de traiter modifiée. Les tableaux 24 et 25 présentent l’analyse de supériorité pour ce qui est de toute TEV et les données sur le principal critère secondaire (TEV majeure) et d’autres critères secondaires pour les essais RECORD 1 et 3, respectivement.
Tableau 24 – Analyse de supériorité pour ce qui est de toute TEV (principal critère d’évaluation composite)a, de la TEV majeure (principal critère d’évaluation secondaire)b et de leurs composantes, ainsi que de certains autres critères d’évaluation de l’efficacité – Analyse en intention de traiter modifiée (AITm)c pendant toute la durée du traitement à double insu
| Paramètre | Rivaroxaban 10 mg | Énoxaparine 40 mg | Réduction du risque absolud | Valeur p | Réduction du risque relatif | Valeur p | ||
|---|---|---|---|---|---|---|---|---|
| n/N | % (IC95 %) | n/N | % (IC95 %) | % (IC95 %) | % (IC95 %) | |||
| 18/1595 | 1,1 % (0,7 % - 1,8 %) | 58/1558 | 3,7 % (2,8 % - 4,8 %) | 2,6 % (1,5 % - 3,7 %) | < 0,001 | 70 % (49 % - 82 %) | < 0,001 | |
| TEV majeure | 4/1686 | 0,2 % (0,1 % - 0,6 %) | 33/1678 | 2,0 % (1,4 % - 2,8 %) | 1,7 % (1,0 % - 2,5 %) | < 0,001 | 88 % (66 % - 96 %) | < 0,001 |
| Décès toutes causes confondues | 4/1595 | 0,3 % (0,1 % - 0,6 %) | 4/1558 | 0,3 % (0,1 % - 0,7 %) | 0,0 % (- 0,4 % - 0,4 %) | 1,00 | - | - |
| EP non mortelle | 4/1595 | 0,3 % (0,1 % - 0,6 %) | 1/1558 | 0,1 % (< 0,1 % - 0,4 %) | -0,2 % (- 0,6 % - 0,1) | 0,37 | - | - |
| TVP (proximale et/ou distale) | 12/1595 | 0,8 % (0,4 % - 1,3 %) | 53/1558 | 3,4 % (2,6 % - 4,4 %) | 2,7 % (1,7 % - 3,7 %) | < 0,001 | - | - |
| TVP proximale | 1/1595 | 0,1 % (< 0,1 % - 0,4 %) | 31/1558 | 2,0 % (1,4 % - 2,8 %) | 1,9 % (1,2 % - 2,7 %) | < 0,001 | - | - |
| TVP distale seulement | 11/1595 | 0,7 % (0,3 % - 1,2) | 22/1558 | 1,4 % (0,9 % - 2,1 %) | 0,7 % (0,0 % - 1,5 %) | 0,04 | - | - |
| Décès lié à une TEV | 0/1595 | 0 % | 1/1558 | < 0,1 % | - | - | - | - |
| TEV symptomatiquee | 6/2193 | 0,3 % (0,1 % - 0,6 %) | 11/2206 | 0,5 % (0,3 % - 0,9 %) | 0,2 % (- 0,1 % - 0,6 %) | 0,22 | - | - |
a Toute TEV = critère composite comprenant TVP (proximale et/ou distale), EP non mortelle ou décès toutes causes confondues b TEV majeure = critère composite comprenant TVP proximale, EP non mortelle et décès lié à une TEV
c AITm = analyse sur les sujets chez qui l’innocuité pouvait être évaluée, qui avaient subi la chirurgie voulue et chez qui la thromboembolie avait été convenablement évaluée
d Réduction pondérée de Mantel-Haenszel par rapport à l’énoxaparine donnée pour tous les critères d’évaluation, sauf l’EP non mortelle et les décès toutes causes confondues, pour lesquels des estimations non pondérées (exactes) étaient données. La supériorité était démontrée si la limite inférieure de l’IC était de plus de zéro.
e Sujets chez qui l’innocuité pouvait être évaluée (qui avaient subi la chirurgie voulue). Ces sujets ont été utilisés parce que l’évaluation des événements symptomatiques est possible dans l’ensemble de la population, qu’une phlébographie convenable ait ou non été faite.
Tableau 25 – RECORD 3 (ATG) : Analyse de supériorité pour ce qui est de toute TEV (principal critère d’évaluation composite)a, de la TEV majeure (principal critère d’évaluation secondaire)b et de leurs composantes, ainsi que de certains autres critères d’évaluation de l’efficacité – Analyse en intention de traiter modifiée (AITm)c pendant toute la durée du traitement à double insu
| Paramètre | Rivaroxaban 10 mg | Énoxaparine 40 mg | Réduction du risque absolua | Valeur p | Réduction du risque relatif | Valeur p | ||
|---|---|---|---|---|---|---|---|---|
| n/N | % (IC95 %) | n/N | % (IC95 %) | % (IC95 %) | % (IC95 %) | |||
| Toute TEV | 79/824 | 9,6 % (7,7 % - 11,8 %) | 166/878 | 18,9 % (16,4 % - 21,7 %) | 9,2 % (5,9 % - 12,4 %) | < 0,001 | 49 % (35 % - 61 %) | < 0,001 |
| TEV majeure | 9/908 | 1,0 % (0,5 % - 1,9 %) | 24/925 | 2,6 % (1,7 % - 3,8 %) | 1,6 % (0,4 % - 2,8 %) | 0,01 | 62 % (18 % - 82 %) | 0,016 |
| Décès toutes causes confondues | 0/824 | 0 % (0,0 % - 0,5 %) | 2/878 | 0,2 % (0,0 % - 0,8 %) | 0,2 % (- 0,2 % - 0,8 %) | 0,23 | - | - |
| EP non mortelle | 0/824 | 0 % (0,0 % - 0,3 %) | 4/878 | 0,5 % (0,1 % - 1,2 %) | 0,5 % (0,0 % - 1,2 %) | 0,06 | - | - |
| TVP (proximale et/ou distale | 79/824 | 9,6 % (7,7 % - 11,8 %) | 160/878 | 18,2 % (15,7 % - 20,9 %) | 8,4 % (5,2 % - 11,7 %) | < 0,001 | - | - |
| TVP proximale | 9/824 | 1,1 % (0,5 % - 2,1 %) | 20/878 | 2,3 % (1,4 % - 3,5 %) | 1,1 % (-0,1 % - 2,3 %) | 0,07 | - | - |
| TVP distale seulement | 70/824 | 8,5 % (6,7 % - 10,6 %) | 140/878 | 15,9 % (13,6 % - 18,5 %) | 7,3 % (4,3 % - 10,4 %) | < 0,001 | - | - |
| Décès lié à une TEV | 0/824 | 0 % | 0/878 | 0 % | - | - | - | - |
| TEV symptomatiquee | 8/1201 | 0,7 % (0,3 % - 1,3 %) | 24/1217 | 2,0 % (1,3 % - 2,9 %) | 1,3 % (0,4 % - 2,2 %) | 0,005 | - | - |
a Toute TEV = critère composite comprenant TVP (proximale et/ou distale), EP non mortelle ou décès toutes causes confondues b TEV majeure = critère composite comprenant TVP proximale, EP non mortelle et décès lié à une TEV
c AITm = analyse sur les sujets chez qui l’innocuité pouvait être évaluée, qui avaient subi la chirurgie voulue et chez qui la thromboembolie avait été convenablement évaluée
d Réduction pondérée de Mantel-Haenszel par rapport à l’énoxaparine donnée pour tous les critères d’évaluation, sauf l’EP non mortelle et les décès toutes causes confondues, pour lesquels des estimations non pondérées (exactes) étaient données. La supériorité était démontrée si la limite inférieure de l’IC était de plus de zéro.
e Sujets chez qui l’innocuité pouvait être évaluée (qui avaient subi la chirurgie voulue). Ces sujets ont été utilisés parce que l’évaluation des événements symptomatiques est possible dans l’ensemble de la population, qu’une phlébographie convenable ait ou non été faite.
Les résultats de l’analyse prédéfinie de l’efficacité portant sur une population en intention de traiter modifiée indiquent que le rivaroxaban administré après la chirurgie à raison de 10 mg une fois par jour est supérieur pour la prévention de la TVP à l’énoxaparine administrée à raison de 40 mg une fois par jour (à compter de 12 heures avant la chirurgie). Au Canada, la posologie approuvée de l’énoxaparine est de 30 mg toutes les 12 heures (à compter de 12 à 24 heures après la chirurgie). Aucune étude définitive n’a été menée pour comparer directement la posologie de l’énoxaparine approuvée au Canada à celle utilisée au cours des essais RECORD 1 et 3 des points de vue de l’innocuité et de l’efficacité.
Le Tableau 26 résume les résultats relatifs aux hémorragies parmi les sujets chez qui l’innocuité pouvait être évaluée (3429 traités par le rivaroxaban et 3463 traités par l’énoxaparine) au cours des essais de base (RECORD 1 et 3). Au cours de l’essai RECORD 1, des effets indésirables graves survenus en traitement et liés au médicament ont été signalés chez 26 (1,2 %) patients traités par le rivaroxaban et 23 (1,0 %) patients traités par l’énoxaparine. Au cours de l’essai RECORD 3, des effets indésirables graves survenus en traitement et liés au médicament ont été signalés chez 26 (2,1 %) patients traités par le rivaroxaban et 19 (1,5 %) patients traités par l’énoxaparine.
Tableau 26 – Essais RECORD 1 et 3 : Détail des hémorragies survenues en traitement (patients chez qui l’innocuité pouvait être évaluée)a
| RECORD 1 (ATH) | RECORD 3 (ATG) | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Rivaroxaban 10 mg une fois/jour N = 2209 | Énoxaparine 40 mg une fois/jour N = 2224 | Valeur p | Rivaroxaban 10 mg une fois/jour N = 1220 | Énoxaparine 40 mg une fois/jour N = 1239 | Valeur p | |||||||||||||
Toute hémorragie n (%) (IC95 %) | 133 (6,0 %) (5,1 % - 7,1 %) | 131 (5,9 %) (5,0 % - 7,0 %) | 0,90 | 60 (4,9 %) (3,8 % - 6,3 %) | 60 (4,8 %) (3,7 % - 6,2 %) | 1,0 | ||||||||||||
Hémorragie majeureb n (%) (IC95 %) | 6 (0,3 %) (0,1 % - 0,6 %) | 2 (0,1 %) (< 0,1 % - 0,3 %) | 0,18 | 7 (0,6 %) (0,2 % - 1,2 %) | 6 (0,5 %) (0,2 % - 1,1 %) | 0,79 | ||||||||||||
| Hémorragie mortellec | 1 (<0,1 %)b | 0 (0,0 %) | - | 0 (0,0 %) | 0 (0,0 %) | - | ||||||||||||
Hémorragie d’un organe critique n (%) | 1 (<0,1 %) | 0 (0,0 %) | - | 1 (0,1 %) | 2 (0,2 %) | - | ||||||||||||
Hémorragie exigeant une nouvelle opération n (%) | 2 (0,1 %) | 1 (< 0,1 %) | - | 5 (0,4 %) | 4 (0,3 %) | - | ||||||||||||
| RECORD 1 (ATH) | RECORD 3 (ATG) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Rivaroxaban 10 mg une fois/jour N = 2209 | Énoxaparine 40 mg une fois/jour N = 2224 | Valeur p | Rivaroxaban 10 mg une fois/jour N = 1220 | Énoxaparine 40 mg une fois/jour N = 1239 | Valeur p | |||||||||
Hémorragie cliniquement manifeste et autre que de la plaie opératoire associée à une chute du taux d’hémoglobine n (%) | 2 (0,1 %) | 1 (< 0,1 %) | - | 1 (0,1 %) | 0 (0,0 %) | - | ||||||||
Hémorragie cliniquement manifeste et autre que de la plaie opératoire entraînant la transfusion de ≥ 2 unités de sang n (%) | 2 (0,1 %) | 1 (<0,1 %) | - | 1 (0,1 %) | 0 (0,0 %) | - | ||||||||
Hémorragie non majeured n (%) | 128 (5,8 %) | 129 (5,8 %) | - | 53 (4,3 %) | 54 (4,4 %) | - | ||||||||
Hémorragie non majeure cliniquement significative n (%) | 65 (2,9 %) | 54 (2,4 %) | - | 33 (2,7 %) | 28 (2,3 %) | - | ||||||||
Complications hémorragiques de la plaiee n (%) | 34 (1,5 %) | 38 (1,7 %) | - | 25 (2,0 %) | 24 (1,9 %) | - | ||||||||
a Les patients peuvent avoir présenté plus d’un type d’hémorragie et une hémorragie pouvait tomber dans plus d’une catégorie ; les hémorragies survenues en traitement et confirmées par le comité décisionnel comprenaient celles commençant après le début du traitement par le médicament à l’étude et jusqu’à deux jours après la dernière dose du médicament à l’étude.
b Étaient considérées majeures (1) les hémorragies mortelles, (2) les hémorragies d’un organe critique (p. ex. rétropéritonéales, intracrâniennes, intraoculaires ou intrarachidiennes/ponctions hémorragiques), (3) les hémorragies exigeant une nouvelle opération, (4) les hémorragies cliniquement manifestes et autres que de la plaie opératoire associées à une chute de 2 g/dL ou plus du taux d’hémoglobine ou entraînant la transfusion d’au moins deux unités de sang entier ou de globules rouges concentrés.
c Survenue avant l’administration de la première dose de rivaroxaban.
d Les hémorragies non majeures étaient celles qui ne répondaient pas aux critères d’hémorragie majeure.
e Hématome excessif de la plaie et hémorragie de la plaie opératoire signalée.
Essai de soutien de phase III
L’essai RECORD 2 était un essai prospectif à double insu, avec répartition aléatoire et comportant deux placebos mené auprès de 2509 patients (évaluation de l’innocuité : 2457 patients ; analyse en intention de traiter modifiée : 1733 patients) subissant une ATH. L’objet de l’essai RECORD 2 était d’évaluer la thromboprophylaxie prolongée (35 ± 4 jours) par le rivaroxaban. Son plan, ses critères d’inclusion/d’exclusion et ses critères d’évaluation étaient semblables à ceux de l’essai RECORD 1, sauf que l’énoxaparine (40 mg une fois par jour, première dose administrée avant la chirurgie) a été administrée pendant moins de temps (12 ± 2 jours) que le rivaroxaban (10 mg une fois par jour pendant 35 ± 4 jours). On ne peut s’appuyer sur cet essai pour comparer l’efficacité du rivaroxaban à celle de l’énoxaparine en raison de la durée différente du traitement par le rivaroxaban et l’énoxaparine.
Tableau 27 – RECORD 2 (ATH) : Analyse de supériorité pour ce qui est de toute TEV (principal critère d’évaluation composite)a, de la TEV majeure (principal critère d’évaluation secondaire)b et de leurs composantes, ainsi que de certains autres critères d’évaluation de l’efficacité – Analyse en intention de traiter modifiée (AITm)c pendant toute la durée du traitement à double insu
| Paramètre | Rivaroxaban 10 mg une fois/jour pendant 35 ± 4 jours | Énoxaparine 40 mg pendant 12 ± 2 jours | Réduction du risque absolu | Valeur p | Réduction du risque relatif | Valeur p | ||
|---|---|---|---|---|---|---|---|---|
| n/N | % (IC95%) | n/N | % (IC95%) | % (IC95%) | % (IC95%) | |||
| Toute TEV | 17/864 | 2,0 % (1,2 % - 3,1 %) | 81/869 | 9,3 % (7,5 % - 11,5 %) | 7,3 % (5,2 % - 9,4 %) | < 0,0001 | 79 % (65 % - 87 %) | < 0,000 1 |
| TEV majeure | 6/961 | 0,6 % (0,2 % - 1,4 %) | 49/962 | 5,1 % (3,8 % - 6,7 %) | 4,5 % (3,0 % - 6,0 %) | < 0,0001 | 88 % (71 % - 95 %) | < 0,000 1 |
| Décès toutes causes confondues | 2/864 | 0,2 % (< 0,1 % - 0,8 %) | 6/869 | 0,7 % (0,3 % - 1,5 %) | 0,5 % (-0,2 % - 1,3 %) | 0,29 | - | - |
| EP non mortelle | 1/864 | 0,1 % (< 0,1 % - 0,6 %) | 4/869 | 0,5 % (0,1 % - 1,2 %) | 0,3 % (-0,2 % - 1,1 %) | 0,37 | - | - |
| TVP (proximale et/ou distale) | 14/864 | 1,6 % (0,9 % - 2,7 %) | 71/869 | 8,2 % (6,4 % - 10,2 %) | 6,5 % ( 4,5 % - 8,5 %) | < 0,0001 | - | - |
| TVP proximale | 5/864 | 0,6 % (0,2 % - 1,3 %) | 44/869 | 5,1 % (3,7 % - 6,7 %) | 4,5 % (2,9 %-6,0 %) | < 0,0001 | - | - |
| TVP distale seulement | 9/864 | 1,0 % (0,5 % - 2,0 %) | 27/869 | 3,1 % (2,1 % - 4,5 %) | 2,0 % (0,7 % - 3,3 %) | 0,0025 | - | - |
| Décès lié à une TEV | 0/864 | 0 % | 1/869 | 0,1 % | - | - | - | - |
| TEV symptomatiquee | 3/1212 | 0,2 % (< 0,1 % - 0,7 %) | 15/1207 | 1,2 % (0,7 % - 2,0 %) | 1,0 % (0,3 % - 1,8 %) | 0,0040 | - | - |
a Toute TEV = critère composite comprenant TVP (proximale et/ou distale), EP non mortelle ou décès toutes causes confondues b TEV majeure = critère composite comprenant TVP proximale, EP non mortelle et décès lié à une TEV
c AITm = analyse sur les sujets chez qui l’innocuité pouvait être évaluée, qui avaient subi la chirurgie voulue et chez qui la thromboembolie avait été convenablement évaluée
d Réduction pondérée de Mantel-Haenszel par rapport à l’énoxaparine donnée pour tous les critères d’évaluation, sauf l’EP non mortelle et les décès toutes causes confondues, pour lesquels des estimations non pondérées (exactes) étaient données. La supériorité était démontrée si la limite inférieure de l’IC était de plus de zéro.
e Sujets chez qui l’innocuité pouvait être évaluée (qui avaient subi la chirurgie voulue). Ces sujets ont été utilisés parce que l’évaluation des événements symptomatiques est possible dans l’ensemble de la population, qu’une phlébographie convenable ait ou non été faite.
Tableau 28 – Essai RECORD 2 (ATH) : Détail des hémorragies survenues en traitement (patients chez qui l’innocuité pouvait être évaluée) a
Rivaroxaban 10 mg une fois/jour pendant 35 + 4 jours N = 1228 | Énoxaparine 40 mg une fois/jour pendant 12 + 2 jours N = 1229 | Valeur p | |
|---|---|---|---|
Toute hémorragie n (%) (IC95 %) | 81 (6,6 %) (5,3 % – 8,1 %) | 68 (5,5 %) (4,3 % – 7,0 %) | 0,27 |
Hémorragie majeureb n (%) (IC95 %) | 1 (0,1 %) (0,0 – 0,5) | 1 (0,1 %) (0,0 – 0,5) | 1,00 |
| Hémorragie mortelle | 0 (0,0 %) | 0 (0,0 %) | - |
Hémorragie d’un organe critique n (%) | 0 (0,0 %) | 1 (0,1 %) | - |
Hémorragie exigeant une nouvelle opération n (%) | 0 (0,0 %) | 0 (0,0 %) | - |
Hémorragie cliniquement manifeste et autre que de la plaie opératoire associée à une chute du taux d’hémoglobine n (%) | 1 (0,1 %) | 0 (0,0 %) | - |
Hémorragie cliniquement manifeste et autre que de la plaie opératoire entraînant la transfusion de > 2 unités de sang n (%) | 1 (0,1 %) | 0 (0,0 %) | - |
Hémorragie non majeurec n (%) | 80 (6,5 %) | 67 (5,5 %) | - |
Hémorragie non majeure cliniquement significative n (%) | 40 (3,3 %) | 33 (2,7 %) | - |
Complications hémorragiques de la plaied n (%) | 20 (1,6 %) | 21 (1,7 %) | - |
a Les patients peuvent avoir présenté plus d’un type d’hémorragie et une hémorragie pouvait tomber dans plus d’une catégorie ; les hémorragies survenues en traitement et confirmées par le comité décisionnel comprenaient celles commençant après le début du traitement par le médicament à l’étude et jusqu’à deux jours après la dernière dose du médicament à l’étude.
b Étaient considérées majeures (1) les hémorragies mortelles, (2) les hémorragies d’un organe critique (p. ex. rétropéritonéales, intracrâniennes, intraoculaires ou intrarachidiennes/ponctions hémorragiques), (3) les hémorragies exigeant une nouvelle opération, (4) les hémorragies cliniquement manifestes et autres que de la plaie opératoire associées à une chute de 2 g/dL ou plus du taux d’hémoglobine ou entraînant la transfusion d’au moins deux unités de sang entier ou de globules rouges concentrés.
c Les hémorragies non majeures étaient celles qui ne répondaient pas aux critères d’hémorragie majeure.
d Hématome excessif de la plaie et hémorragie de la plaie opératoire signalée.
Les résultats de cet essai ont démontré que l’administration prophylactique prolongée (pendant 35 jours) du rivaroxaban à 10 mg une fois par jour avait réduit de façon cliniquement importante la fréquence de toute TEV, de la TEV majeure et de la TEV symptomatique chez les patients ayant subi une ATH, sans augmenter le risque d’hémorragie.
Traitement de la TEV et prévention de la TVP et de l’EP récurrentes
Tableau 29 – Résumé des essais clés sur le traitement de la TEV et la prévention de la TVP et de l’EP récurrentes
| Essai | Plan | Traitement | Patients |
|---|---|---|---|
| EINSTEIN DVT | Essai multicentrique, avec répartition aléatoire, ouvert et axé sur les événements visant à démontrer la non-infériorité de l’efficacité | Rivaroxaban 15 mg deux fois par jour pendant 3 semaines, puis 20 mg une fois par jour pendant 3, 6 ou 12 moisa Traitement habituel Énoxaparine deux fois par jour en association à un AVK, puis AVK seul pendant 3, 6 ou 12 moisa | Répartition aléatoire 3449 (rivaroxaban : 1731, énox-AVK : 1718) Évaluation de l’innocuité 3429 (rivaroxaban : 1718, énox-AVK : 1711) Per Protocole 3096 (rivaroxaban : 1525, énox-AVK : 1571 |
| EINSTEIN PE | Répartition aléatoire 4833 (rivaroxaban : 2420 ; énox-AVK : 2413) Évaluation de l’innocuité 4817 (rivaroxaban : 2412 ; énox-AVK : 2405) Per protocole 4462 (rivaroxaban : 2224 ; énox-AVK : 2238) | ||
| Prolongatio n de l’essai EINSTEIN | Essai multicentrique, avec répartition aléatoire, à double insu, contrôlé par placebo et axé sur les événements | Rivaroxaban 20 mg une fois par jour pendant 6 ou 12 moisa | Répartition aléatoire 1197 (rivaroxaban : 602 ; placebo 594) |
| Essai | Plan | Traitement | Patients |
|---|---|---|---|
| visant à démontrer la supériorité de l’efficacité chez des sujets présentant une TVP ou une EP proximale symptomatique | |||
| EINSTEIN CHOICE | Essai multicentrique, avec répartition aléatoire, comportant deux placebos, contrôlé par substance active (AAS) et axé sur les événements visant à démontrer la supériorité de l’efficacité chez des sujets présentant une TVP et/ou une EP symptomatique | Rivaroxaban 10 mg ou 20 mg ou AAS 100 mg une fois par jourb | Répartition aléatoire 3396 (rivaroxaban à 20 mg : 1121 ; rivaroxaban à 10 mg : 1136 ; AAS à 100 mg : 1139) |
a Durée du traitement déterminée par l’investigateur
b La durée individuelle (réelle) du traitement dépendait de la date de randomisation : elle était soit de 12 mois, soit de 9 à moins de 12 mois, soit de 6 mois
Évaluation de l’innocuité = sujets ayant reçu au moins une dose du médicament à l’étude
AVK = antagoniste de la vitamine K ; énox = énoxaparine ; AAS = acide acétylsalicylique
Le programme de développement clinique EINSTEIN comportait quatre essais de phase III. Les essais EINSTEIN DVT et EINSTEIN PE ont évalué le traitement de la TEV et la prévention de la TVP et de l’EP récurrentes. La prolongation de l’essai EINSTEIN visait à déterminer s’il était avantageux de poursuivre le traitement chez les sujets pour lesquels il y avait une incertitude clinique en ce qui a trait au rapport risque-avantage absolu du traitement prolongé.
Pouvaient participer à la prolongation de l’essai EINSTEIN les patients atteints de TEV qui avaient été traités par le rivaroxaban ou par l’association énoxaparine-AVK pendant six ou douze mois au cours de l’essai EINSTEIN DVT ou EINSTEIN PE ou qui avaient été traités pendant six à quatorze mois par un AVK et chez qui l’avantage de la poursuite du traitement anticoagulant était incertain. Les sujets chez qui on jugeait qu’un traitement de six à douze mois avait été suffisant ou ceux qui devaient recevoir un traitement anticoagulant de plus longue durée ne pouvaient participer à la prolongation de l’essai EINSTEIN.
Pouvaient participer à l’essai EINSTEIN CHOICE les patients chez qui la TEV symptomatique était confirmée, qui avaient reçu un traitement anticoagulant pendant six à douze mois et chez qui l’avantage de la poursuite du traitement anticoagulant était incertain. Les patients chez qui la poursuite d’un traitement anticoagulant à des doses thérapeutiques était indiquée ne pouvaient participer à l’essai.
Au cours de l’essai EINSTEIN DVT, l’investigateur décidait de la durée du traitement (soit 3, 6 ou 12 mois) avant la répartition aléatoire, d’après une évaluation des risques et les lignes directrices locales. Près de la moitié des sujets a été traitée pendant six à neuf mois.
Au cours des essais EINSTEIN DVT et EINSTEIN PE, le rivaroxaban a été comparé à la bithérapie habituelle, soit l’énoxaparine et un AVK administrés pendant au moins cinq jours, jusqu’à ce que le rapport TP/INR (temps de prothrombine/rapport normalisé international) soit dans l’écart thérapeutique (≥ 2,0), puis un AVK seul à une dose produisant un rapport TP/INR dans l’écart thérapeutique de 2,0 à 3,0.
Tableau 30 – Comorbidités et caractéristiques des sujets des essais EINSTEIN DVT et EINSTEIN PE et de la prolongation de l’essai EINSTEIN – Population en intention de traiter
| Essai EINSTEIN DVT | Essai EINSTEIN PE | Prolongation de l’essai EINSTEIN | Essai EINSTEIN CHOICE | |
|---|---|---|---|---|
| Hommes (%) | 57 % | 53 % | 58 % | 55 % |
| Âge moyen (années) | 56 | 58 | 58 | 59 |
Clairance de la créatinine (mL/min) < 50 50 à < 80 > 80 | 7 % 23 % 68 % | 8 % 25 % 66 % | 7 % 21 % 62 % | 5 % 25 % 70 % |
Facteurs de risque TVP/EP idiopathique Chirurgie récente ou traumatisme Immobilisation TEV antérieure | 48 % 19 % 15 % 19 % | 49 % 17 % 16 % 19 % | 59 % 4,1 % 14 % 16 % | 41 % 13 % 11 % 18 % |
Temps moyen passé dans l’écart thérapeutique, groupe énox-AVK Sujets nord-américains | 58 % 64 % | 63 % 63 % | n/a n/a | n/a n/a |
| Traitement anticoagulant avant la répartition aléatoirec | 73 % | 92 % | n/a | n/a |
Durée réelle du traitement dans le groupe traité par le rivaroxaban > 3 mois > 6 mois > 12 mois | 92 % 68 % 3 % | 92 % 73 % 4 % | 91 % 62 % 2 % | n/a n/a n/a |
a Temps moyen passé dans l’écart thérapeutique non ajusté. Le temps moyen passé dans l’écart ajusté est de 60 %.
b Temps moyen passé dans l’écart thérapeutique ajusté
c Dans la majorité des cas, la durée du traitement anticoagulant avant la répartition aléatoire n’avait été que de 24 heures.
s/o = sans objet
Tableau 31 – Critères d’évaluation de l’efficacité des essais EINSTEIN DVT et EINSTEIN PE et de la prolongation de l’essai EINSTEIN – Population en intention de traiter
| EINSTEIN DVT | EINSTEIN PE | Prolongation de l’essai EINSTEIN | |||||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Rivaroxaba n N = 1731 | Énox/AVK N = 1718 | RRIa (IC95 %) Valeur p | Rivaroxaban N = 2419 | Énox/AVK N = 2413 | RRIa (IC95 %) Valeur p | Rivaroxaban N = 602 | Placebo N = 594 | HRb (IC95 %) Valeur p | |||||||||||||||||||||
| TEV récurrente symptomatiqueb | 36 (2,1 %) | 51 (3,0 %) | 0,68 (0,44-1,04) P<0,001a | 50 (2,1 %) | 44 (1,8 %) | 1,12 (0,754-1,68) P = 0,0026a | 8 (1,3 %) | 42 (7,1 %) | 0,18 (0,09-0,39) P<0,001 | ||||||||||||||||||||
| Type de TEV récurrente symptomatique | |||||||||||||||||||||||||||||
| EP mortelle | 1 (<0,1 %) | 0 | - | 3 (0,1 %) | 1 | (<0,1 %) | 0 | 1 (0,2 %) | - | ||||||||||||||||||||
| Décès dans lequel la possibilité d’EP ne pouvait être écartée | 3 (0,2 %) | 6 (0,3 %)- | - | 8 (0,3 %) | 6 (0,2 %) | - | 1 (0,2 %) | 0 | - | ||||||||||||||||||||
| EP récurrente seulement | 20 (1,2 %) | 18 (1,0 %) | - | 23 (1,0 %) | 20 (0,8 %) | - | 2 (0,3 %) | 13 (2,2 %) | - | ||||||||||||||||||||
| TVP récurrente et EP | 1 (<0,1 %) | 0 | - | 0 | 2 (<0,1 %) | - | n.é. | n.é. | - | ||||||||||||||||||||
| TVP récurrente seulement | 14 (0,8 %) | 28 (1,6 %) | - | 18 (0,7 %) | 17 (0,7 %) | - | 5 (0,8 %) | 31 (5,2 %) | - | ||||||||||||||||||||
| TEV récurrente symptomatique et mortalité toutes causes confondues | 69 (4,0 %) | 87 (5,1 %) | 0,72 (0,53-0,99) p = 0,044c | 97 (4,0 %) | 82 (3,4 %) | 1,16 (0,86-1,55) p = 0,3333c | 8 (1,3 %) | 43 (7,2 %) | 0,18 (0,085-0,38) (p < 0,0001 )c | ||||||||||||||||||||
| Avantage clinique net | 51 (2,9 %) | 73 (4,2 %) | 0,67 (0,47-0,95) p = 0,027c | 83 (3,4 %) | 96 (4,0 %) | 0,85 (0,63-1,14) p = 0,2752c | 12 (2,0 %) | 42 (7,1 %) | 0,28 (0,15-0,53) p < 0,0001 | ||||||||||||||||||||
| Tous les événements vasculaires survenus pendant le traitement | 12 (0,7 %) | 14 (0,8 %) | 0,79 (0,36–1,71) p = 0,55c | 35 (1,5 %) | 37 (1,5 %) | 0,94 0,59-1,49 p = 0,7780)c | 3 (0,5) | 44 (0,7 %) | 0,74 (0,17-3,3) p = 0,69 | ||||||||||||||||||||
| Mortalité toutes causes confondues | 38 (2,2 %) | 49 (2,9 %) | 0,67 (0,44–1,02) (p = 0,06)c | 58 (2,4 %) | 50 (2,1 %) | 1,13 (0,77-1,65) p = 0,5260 | 1 (0,2 %) | 2 (0,3 %) | - |
|---|
a Valeur p pour la non-infériorité (unilatérale)
b Chez certains patients, il y a eu plus d’un événement
c Valeur p pour la supériorité (bilatérale)
n.é. = non évaluée
Tableau 32 – Critères d’évaluation de l’efficacité de l’essai EINSTEIN CHOICE
Rivaroxaban 10 mg N = 1127 | Rivaroxaban 20 mg N = 1107 | AAS 100 mg N = 1137 | 20 mg de rivaroxaban vs 100 mg d’AAS RRIa (IC95 %) Valeur p | 10 mg de rivaroxaban vs 100 mg d’AAS RRIa (IC95 %) Valeur p | |
|---|---|---|---|---|---|
| TEV récurrente symptomatiqueb | 13 (1,2 %) | 17 (1,5 %) | 50 (4,4 %) | 0,34 (0,20 – 0,59) p = 0,0001c | 0,26 (0,14 – 0,47) p < 0,001c |
| TEV récurrente symptomatique et mortalité toutes causes confondues | 15 (1,3 %) | 23 (2,1 %) | 55 (4,9 %) | 0,42 (0,26 – 0,68) p = 0,0005 | 0,27 (0,15 – 0,47) p < 0,0001 |
| Avantage clinique net | 17 (1,5 %) | 23 (2,1 %) | 53 (4,7 %) | 0,44 (0,27 – 0,71) p = 0,0009c | 0,32 (0,18 – 0,55) p = < 0,0001c |
a Valeur p pour la non-infériorité (unilatérale)
b Chez certains patients, il y a eu plus d’un événement.
c Valeur p pour la supériorité (bilatérale)
Essai EINSTEIN DVT
Au cours de l’essai EINSTEIN DVT, on a atteint le principal objectif, qui était de démontrer la non-infériorité du rivaroxaban par rapport à l’association énoxaparine-AVK pour la prévention de la TEV récurrente symptomatique, principal critère d’évaluation (RRI de 0,68 [IC95 % = 0,44 à 1,04], p < 0,001) (Tableau 31 et Figure 3). Les résultats des analyses per protocole ont été semblables à ceux de l’analyse en intention de traiter. Pour ce qui est du test de supériorité défini au préalable, les résultats n’ont pas été statistiquement significatifs (p = 0,0764). Les taux de fréquence des événements du principal critère d’évaluation de l’innocuité (hémorragies majeures et hémorragies non majeures cliniquement significatives) et des événements du critère secondaire d’évaluation de l’innocuité (hémorragies majeures) ont été semblables dans les deux groupes (RRI de 0,97 [IC95 % = 0,76 à 1,22], p = 0,77 et RRI de 0,65 [IC95 % = 0,33 à 1,30], p = 0,21, respectivement). Pour ce qui est de l’avantage clinique net, critère secondaire défini au préalable (critère composite comprenant le principal critère d’évaluation de l’efficacité et les hémorragies majeures), le RRI a été de 0,67 (IC95 % = 0,47 à 0,95, valeur p nominale = 0,03) en faveur du rivaroxaban. L’efficacité et l’innocuité relatives ont été constantes, indépendamment du traitement préalable (aucun traitement, HFPM, héparine non fractionnée ou fondaparinux) et de la durée du traitement (3, 6 et 12 mois). Pour ce qui est des autres critères d’évaluation secondaires, les résultats ont été comme suit : il y a eu des événements vasculaires pendant le traitement chez 12 patients (0,7 %) traités par le rivaroxaban et 14 patients (0,8 %) traités par l’association énoxaparine-AVK (RRI de 0,79 [IC95 % = 0,36 à 1,71], p = 0,55) et il y a eu au total 38 décès (2,2 %) dans le groupe traité par le rivaroxaban et 49 décès (2,9 %) dans le groupe traité par l’association énoxaparine-AVK au cours de la durée prévue du traitement (p = 0,06).
Figure 3 – Courbe de Kaplan-Meier des taux cumulatifs des événements du principal critère d’évaluation de l’efficacité au cours de l’essai EINSTEIN DVT – Population en intention de traiter.
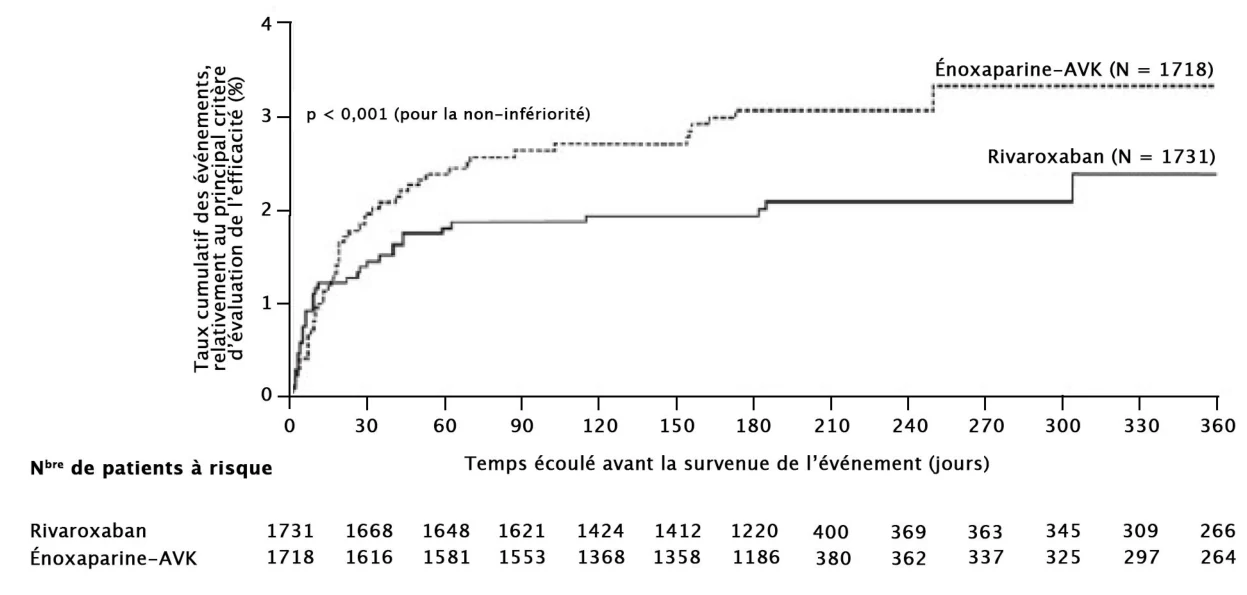
EINSTEIN PE
Au cours de l’essai EINSTEIN PE, on a atteint le principal objectif, qui était de démontrer la non-infériorité du rivaroxaban par rapport à l’association énoxaparine-AVK pour la prévention de la TEV récurrente symptomatique, principal critère d’évaluation de l’efficacité (RRI de 1,12 [IC95 % : 0,75 à 1,68], p = 0,0026) (Tableau 31 et Figure 4). Les résultats des analyses per protocole ont été semblables à ceux de l’analyse en intention de traiter. Pour ce qui est du test de supériorité défini au préalable, les résultats n’ont pas été statistiquement significatifs (p = 0,5737). Le taux de fréquence des événements du principal critère d’évaluation de l’innocuité (hémorragies majeures et hémorragies non majeures cliniquement significatives) a été semblable dans les deux groupes (RRI de 0,90 [IC95 % : 0,76 à 1,07], p = 0,2305). Pour ce qui est des hémorragies majeures, le taux de fréquence a été légèrement en faveur du groupe traité par le rivaroxaban (RRI de 0,49 [IC95 % : 0,31 à 0,79], p = 0,003). Pour ce qui est de l’avantage clinique net, critère secondaire défini au préalable (critère composite comprenant le principal critère d’évaluation de l’efficacité et les hémorragies majeures), le RRI a été de 0,85 ([IC95 % : 0,63 à 1,14], p = 0,27) en faveur du rivaroxaban. L’efficacité et l’innocuité relatives ont été constantes, indépendamment du traitement préalable (aucun traitement, HFPM, héparine non fractionnée ou fondaparinux) et de la durée du traitement (3, 6 et 12 mois). Pour ce qui est des autres critères d’évaluation secondaires, les résultats ont été comme suit : il y a eu des événements vasculaires pendant le traitement chez 41 patients (1,7 %) traités par le rivaroxaban et 39 patients (1,6 %) traités par l’association énoxaparine-AVK (RRI de 1,04 [IC95 % : 0,67 à 1,61], p = 0,86) et il y a eu au total 58 décès (2,4 %) dans le groupe traité par le rivaroxaban et 50 décès (2,1 %) dans le groupe traité par l’association énoxaparine-AVK au cours de la durée prévue du traitement (p = 0,53).
Figure 4 – Courbe de Kaplan-Meier du taux cumulatif des événements du principal critère d’évaluation de l’efficacité au cours de l’essai 11702 PE – Population en intention de traiter.
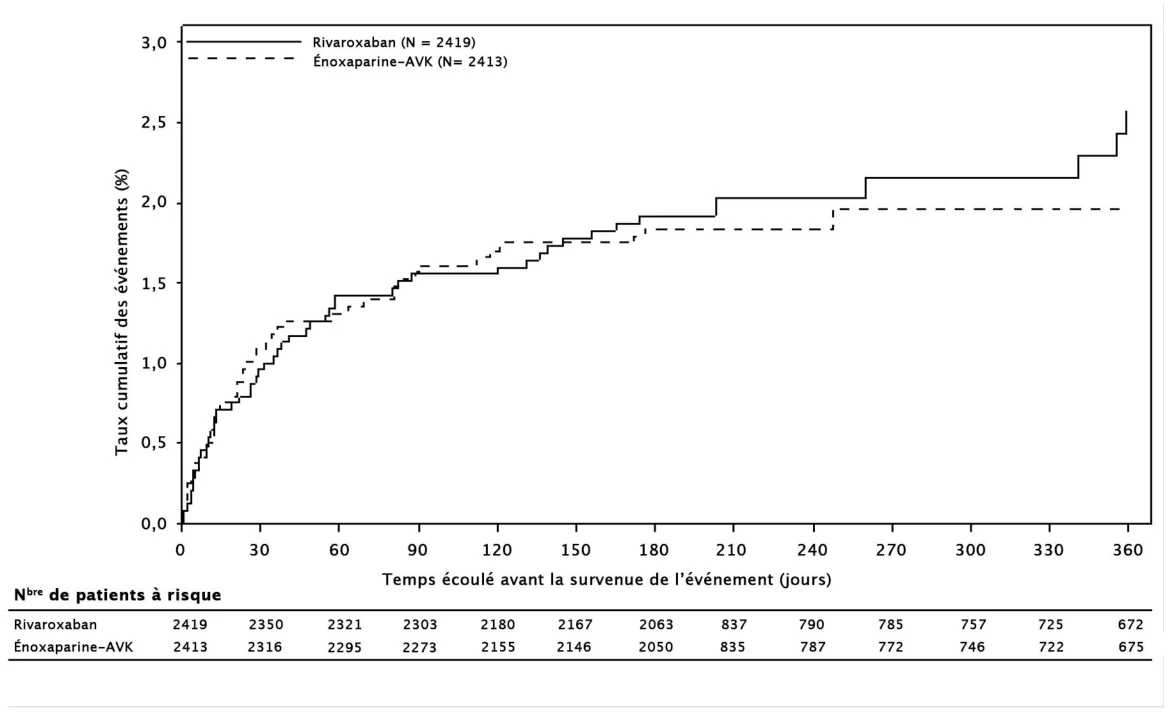
Prolongation de l’essai EINSTEIN
Au cours de la prolongation de l’essai EINSTEIN, le rivaroxaban a été supérieur au placebo pour ce qui est du principal critère d’évaluation de l’efficacité, le RRI ayant été de 0,18 (IC95 % : 0,09 à 0,39, p < 0,001 ; réduction du risque relatif de 82 %) (Tableau 31 et Figure 5). Pour ce qui est du principal critère d’évaluation de l’innocuité (hémorragies majeures), il n’y a pas eu de différence significative entre les patients traités par le rivaroxaban et ceux du groupe placebo (p = 0,11). Pour ce qui est de l’avantage clinique net, critère secondaire défini au préalable (critère composite comprenant le principal critère d’évaluation de l’efficacité et les hémorragies majeures), le RRI a été de 0,28 (IC95 % : 0,15 à 0,53), p < 0,001) en faveur du rivaroxaban. Pour ce qui est des autres critères d’évaluation secondaires, les résultats ont été comme suit : il y a eu des événements vasculaires chez 3 patients traités par le rivaroxaban et 4 patients du groupe placebo (RRI de 0,74 [IC95 % : 0,17 à 3,3], p = 0,69) et il y a eu au total 1 décès (0,2 %) dans le groupe traité par le rivaroxaban et 2 décès (0,3 à %) dans le groupe placebo.
Figure 5 – Courbe de Kaplan-Meier des taux cumulatifs des événements du principal critère d’évaluation de l’efficacité au cours de la prolongation de l’essai EINSTEIN.
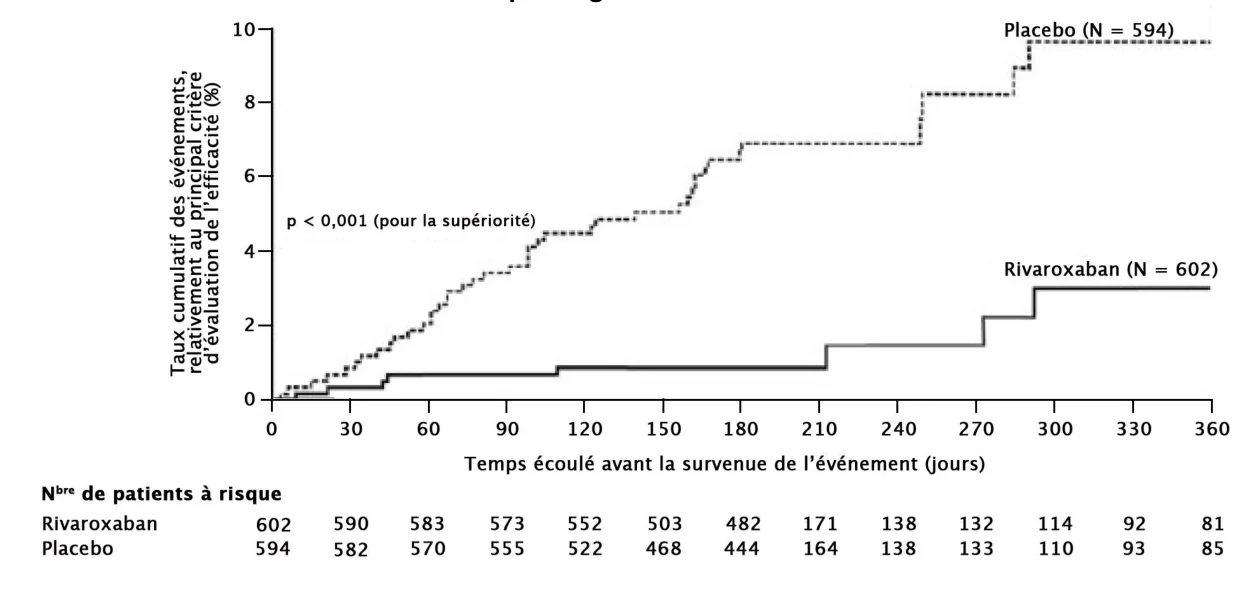
Essai EINSTEIN CHOICE
L’essai EINSTEIN CHOICE sur la prévention de l’EP mortelle ou de la TVP/de l’EP récurrente symptomatique non mortelle a été mené auprès de 3396 patients présentant une TVP et/ou une EP symptomatiques confirmées qui avaient terminé un traitement anticoagulant à des doses thérapeutiques de six à douze mois et chez qui la poursuite de ce traitement n’était pas indiquée. Les patients chez qui la poursuite d’un traitement anticoagulant à des doses thérapeutiques était indiquée ne pouvaient participer à l’essai. La durée du traitement était de jusqu’à douze mois, selon la date individuelle de la répartition aléatoire (médiane : 351 jours). On a comparé 20 mg de rivaroxaban une fois par jour et 10 mg de rivaroxaban une fois par jour à 100 mg d’acide acétylsalicylique une fois par jour.
Le critère primaire d’évaluation de l’efficacité était la TEV récurrente symptomatique, critère composite comprenant la TVP récurrente ou l’EP mortelle ou non. Le critère secondaire d’évaluation de l’efficacité était aussi composite, comprenant le critère primaire d’évaluation de l’efficacité, l’infarctus du myocarde, l’AVC ischémique ou l’embolie systémique hors SNC.
Au cours de l’essai EINSTEIN CHOICE, la supériorité des doses de rivaroxaban de 20 et 10 mg sur la dose de 100 mg d’acide acétylsalicylique, critère primaire d’évaluation de l’efficacité, a été démontrée. Les doses de rivaroxaban de 20 mg et 10 mg ont produit une réduction significative de la fréquence des événements du critère secondaire d’évaluation de l’efficacité par rapport à la dose de 100 mg d’acide acétylsalicylique. La fréquence des hémorragies, principal critère d’évaluation de l’innocuité, a été semblable chez les patients traités par 20 mg ou 10 mg de rivaroxaban une fois par jour et chez ceux traités par 100 mg d’acide acétylsalicylique. La fréquence des hémorragies non majeures associées à un arrêt du traitement de plus de 14 jours, critère secondaire d’évaluation de l’innocuité, a été semblable chez les patients traités par 20 mg ou 10 mg de rivaroxaban et chez ceux traités par 100 mg d’acide acétylsalicylique. Les résultats ont été les mêmes dans les cas de TEV provoquée que dans les cas de TEV non provoquée (voir Tableau 32).
Une analyse précisée au préalable de l’avantage clinique net (critère primaire d’évaluation de l’efficacité et hémorragies majeures) portant sur les résultats de l’essai EINSTEIN CHOICE a révélé que le rapport des risques instantanés (RRI) était de 0,44 (intervalle de confiance [IC] de 95 % de 0,27 à 0,71, p = 0,0009) pour 20 mg de rivaroxaban une fois par jour par rapport à 100 mg d’acide acétylsalicylique une fois par jour et de 0,32 (IC95 % de 0,18 à 0,55, p < 0,0001) pour 10 mg de rivaroxaban une fois par jour par rapport à 100 mg d’acide acétylsalicylique une fois par jour.
Figure 6 – Courbe de Kaplan-Meier des taux cumulatifs des événements du critère primaire d’évaluation de l’efficacité jusqu’à la fin de la durée individuelle prévue du traitement (ensemble d’analyse intégral).
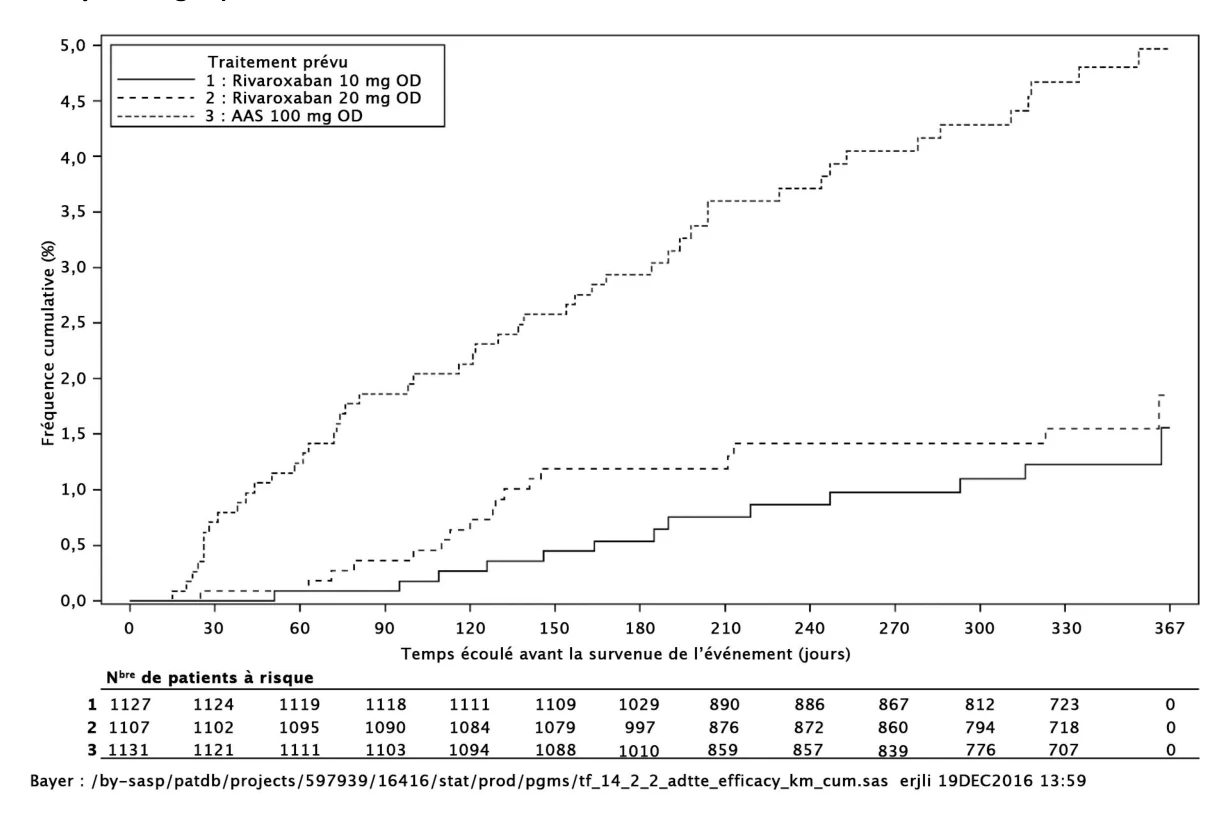
ÉTUDE DE PHASE IV
L’étude de phase IV XALIA a été menée afin d’évaluer les effets du rivaroxaban en situation clinique réelle.
Étude XALIA
Outre le programme de phase III EINSTEIN, l’étude de cohorte prospective ouverte non interventionnelle XALIA a examiné l’innocuité à long terme du rivaroxaban en situation réelle (avec décision par un comité central concernant les critères de jugement, à savoir la TEV récurrente, l’hémorragie majeure et le décès). Les taux d’hémorragie majeure, de TEV récurrente et de mortalité toutes causes confondues observés chez les 2619 patients traités par le rivaroxaban se sont établis à respectivement 0,7 %, 1,4 % et 0,5 %.
Ces résultats cadrent avec le profil d’innocuité établi du rivaroxaban dans cette population.
Traitement de la TEV et prévention de la TEV récurrente chez les enfants
Six études multicentriques ouvertes ont été menées chez un total de 727 enfants atteints de TEV confirmée, parmi lesquels 528 recevaient du rivaroxaban. Comme l’a confirmé l’étude de phase III EINSTEIN Junior (voir 10.3 Pharmacocinétique), l’administration d’une dose ajustée en fonction du poids corporel chez des enfants de 0 à < 18 ans a produit une exposition au rivaroxaban similaire à celle observée chez des adultes atteints de TVP recevant une dose quotidienne de rivaroxaban de 20 mg.
L’étude à répartition aléatoire de phase III EINSTEIN Junior était une étude clinique multicentrique ouverte contrôlée par substance active menée chez 500 enfants (de 0 à < 18 ans) atteints de TEV aiguë confirmée. Les groupes d’âge se répartissaient de la manière suivante : 276 enfants avaient entre 12 et < 18 ans, 101 étaient âgés de 6 à < 12 ans, 69 avaient entre 2 et < 6 ans et 54 avaient moins de 2 ans.
La TEV initiale a été classée soit comme une TEV liée au cathétérisme veineux central (TEV-CVC), soit comme une thrombose des sinus veineux cérébraux (TSVC), soit comme une TEV quelconque, comprenant la TVP et l’EP (TEV non CVC). Le tableau clinique le plus courant de la thrombose initiale était la TEV non CVC chez les enfants de 12 à < 18 ans (76,4 %), la TSVC chez les enfants de 6 à < 12 ans (47,5 %) et de 2 à < 6 ans (50,7 %) et la TEV-CVC chez les moins de 2 ans (68,5 %). Chez 438 (87,6 %) d’entre eux, la TEV avait été provoquée par des facteurs de risque persistants ou transitoires, ou par une combinaison de facteurs persistants et transitoires. Dans le groupe sous rivaroxaban, aucun enfant de < 6 ans ne présentait de TSVC. Parmi les enfants atteints de TSVC, 22 présentaient une infection du système nerveux central (soit 13 dans le groupe sous rivaroxaban et 9 dans le groupe traité par l’agent de comparaison).
Les patients ont reçu un traitement initial constitué de doses thérapeutiques d’héparine non fractionnée (HNF), d’héparine de bas poids moléculaire (HBPM) ou de fondaparinux pendant au moins 5 jours, après quoi ils ont été répartis aléatoirement en deux groupes dans un rapport de 2:1, les uns devant recevoir du rivaroxaban en doses ajustées en fonction du poids corporel, les autres, un traitement de comparaison (héparines, antagonistes de la vitamine K [AVK]) pendant la période de traitement principale de 3 mois (1 mois chez les enfants de < 2 ans atteints de TEV-CVC). À la fin de la période de traitement principale de l’étude, l’examen d’imagerie diagnostique, qui avait été effectué au début de l’étude, a été repris lorsque cela était cliniquement possible. À ce stade, le chercheur pouvait, à sa discrétion, soit mettre fin au traitement, soit continuer à l’administrer pendant une période allant jusqu’à 12 mois (3 mois chez les enfants de < 2 ans atteints de TEV-CVC) au total.
L’événement constituant le critère d’évaluation primaire de l’efficacité était la TEV récurrente symptomatique. Pour l’innocuité, le critère d’évaluation primaire était composite et comprenait l’hémorragie majeure et l’hémorragie non majeure cliniquement significative (HNMCS). Tous les événements clés relatifs à l’efficacité et à l’innocuité ont été confirmés par un comité central indépendant ignorant le groupe dans lequel se rangeaient les patients. Les tableaux 33 et 34 ci-dessous présentent les principaux résultats relatifs à l’efficacité et à l’innocuité.
À la fin de la période de traitement principale, on comptait 4 cas (1,2 %) de TEV récurrente symptomatique chez les 335 patients du groupe sous rivaroxaban, et 5 (3,0 %) chez les 165 patients du groupe sous traitement de comparaison (rapport des risques instantanés [RRI] : 0,40 (IC95 % : 0,11 – 1,41)). L’événement composite comprenant hémorragie majeure et HNMCS a été signalé chez 10 patients sur 329 (3,0 %) recevant le rivaroxaban et chez 3 patients sur 162 (1,9 %) sous traitement de comparaison (RRI : 1,58 (IC95 % : 0,51 – 6,27)). Chez les 335 patients sous rivaroxaban, 4 cas (1,2 %) de TEV récurrente symptomatique + hémorragie majeure (avantage clinique net préspécifié) ont été signalés, tandis que chez les 165 patients du groupe sous traitement de comparaison, le nombre de cas s’élevait à 7 (4,2 %) (RRI : 0,30 (IC95 % : 0,08 – 0,93)). Une normalisation de la charge thrombotique a été observée chez 128 des 335 (38,2 %) patients sous rivaroxaban lors d’une deuxième imagerie, et chez 43 des 165 patients (26,1 %) du groupe sous traitement de comparaison (rapport des cotes : 1,71 (IC95 % : 1,124 – 2,59)). Ces résultats ont généralement été semblables dans tous les groupes d’âge.
Tableau 33 – Résultats relatifs à l’efficacité à la fin de la période de traitement principale
| Événement | Groupe sous rivaroxaban (N = 335*) | Groupe sous traitement de comparaison (N = 165*) |
|---|---|---|
| TEV récurrente (critère d’évaluation primaire de l’efficacité) | 4 (1,2 %) | 5 (3,0 %) |
| Événement composite : TEV récurrente symptomatique + détérioration asymptomatique selon le deuxième examen d’imagerie | 5 (1,5 %) | 6 (3,6 %) |
| Événement composite : TEV récurrente symptomatique + détérioration asymptomatique + aucun changement selon le deuxième examen d’imagerie | 21 (6,3 %) | 19 (11,5 %) |
| Normalisation selon le deuxième examen d’imagerie | 128 (38,2 %) | 43 (26,1 %) |
| Événement composite : TEV récurrente symptomatique + hémorragie majeure (avantage clinique net) | 4 (1,2 %) | 7 (4,2 %) |
| Embolie pulmonaire mortelle ou non mortelle | 1 (0,3 %) | 1 (0,6 %) |
*Ensemble d’analyse intégral ; tous les enfants ont été randomisés
Tableau 34 – Résultats relatifs à l’innocuité à la fin de la période de traitement principale
Groupe sous rivaroxaban (N = 329*) | Groupe sous traitement de comparaison (N = 162*) | |
|---|---|---|
| Événement composite : Hémorragie majeure + HNMCS (critère d’évaluation primaire de l’innocuité) | 10 (3,0 %) | 3 (1,9 %) |
| Hémorragie majeure | 0 (0,0 %) | 2 (1,2 %) |
| Toute hémorragie survenue au cours du traitement | 119 (36,2 %) | 45 (27,8 %) |
Ensemble d’analyse pour l’évaluation de l’innocuité, soit tous les enfants randomisés ayant reçu au moins une dose du médicament à l’étude.
HNMCS : Hémorragie non majeure cliniquement significative
Le profil d’efficacité et d’innocuité du rivaroxaban observé chez les enfants atteints de TEV était semblable à celui observé chez les adultes atteints de TEV/EP, mais la proportion de sujets ayant eu une hémorragie quelconque était plus élevée chez les premiers que chez les seconds.
Prévention de l’AVC et de l’embolie systémique chez les patients qui présentent une fibrillation auriculaire
Tableau 35 – Résumé de l’essai clinique de phase III ROCKET AF Trial sur la fibrillation auriculaire
| Essai | Plan | Traitement | Populations |
|---|---|---|---|
| ROCKET AF | Essai prospectif multinational à double insu, comportant deux placebos, avec répartition aléatoire et en groupes parallèles | Rivaroxaban 20 mg une fois/jour (15 mg une fois/jour en présence d’une insuffisance rénale modérée [Clcr 30 – 49 mL/min]) Warfarine dose produisant un RNI de 2,5 (écart : 2,0 à 3,0) | Répartition aléatoire 14 264 (7131 traités par rivaroxaban, 7133 traités par la warfarine) Évaluation de l’innocuité 14 236 (7111 traités par rivaroxaban, 7125 traités par la warfarine) Per protocole 14 054 (7008 traités par rivaroxaban, 7046 traités par la warfarine) |
Répartition aléatoire = Population en intention de traiter composée des sujets répartis au hasard une seule fois
Évaluation de l’innocuité = L’innocuité a été évaluée chez tous les sujets qui avaient pris au moins une dose du médicament à l’étude
Per protocole = Ensemble de la population en intention de traiter, sauf les sujets chez qui il y avait des manquements majeurs prédéfinis au protocole survenus avant l’inscription à l’essai ou au cours de l’essai
Les données sur l’efficacité du rivaroxaban proviennent de l’essai ROCKET AF, essai clinique clé multicentrique, prospectif, à répartition aléatoire, à double insu, comportant deux placebos et en groupes parallèles ayant comparé, des points de vue de l’efficacité et de l’innocuité, la prise de rivaroxaban par voie orale une fois par jour à la prise d’une dose ajustée de warfarine chez des patients présentant une fibrillation auriculaire et exposés à l’accident vasculaire cérébral (AVC) ou à l’embolie systémique. En plus de présenter une fibrillation auriculaire, les patients avaient des antécédents d’AVC, d’accident ischémique transitoire (AIT – ou ischémie cérébrale transitoire [ICT]) ou d’embolie systémique, ou n’avaient jamais subi d’AVC mais présentaient au moins deux des facteurs de risque suivants :
- insuffisance cardiaque clinique et/ou fraction d’éjection ventriculaire gauche d’au plus 35 %
- hypertension
- âge de 75 ans ou plus
- diabète sucré
Les porteurs de prothèses valvulaires cardiaques et les patients présentant une cardite rhumatismale hémodynamiquement significative, surtout une sténose mitrale, ont été exclus de l’essai ROCKET AF et n’ont donc pas été évalués. Les résultats de cet essai ne s’appliquent pas à ces patients, qu’ils présentent une fibrillation auriculaire ou non (voir 7 Mises en garde et précautions – Appareil cardiovasculaire, Maladie valvulaire).
Le principal objectif de l’essai était de démontrer la non-infériorité du rivaroxaban, inhibiteur direct du facteur Xa, par rapport à la warfarine pour la réduction de la fréquence des événements du critère composite, soit l’AVC et l’embolie systémique. Si la non-infériorité était démontrée, un processus par étapes défini au préalable et comportant plusieurs tests était entrepris pour déterminer si le rivaroxaban était supérieur à la warfarine pour ce qui est des critères d’évaluation primaires et secondaires.
Le plan de l’essai, le schéma thérapeutique et les groupes de patients sont résumés dans les tableaux 35 et 36. Au total, 14 264 patients ont été répartis au hasard. La moyenne d’âge des sujets était de 71 ans (écart : 25 à 97 ans) et le score CHADS2 moyen était de 3,5. Les patients ont été répartis au hasard pour recevoir une dose de rivaroxaban de 20 mg une fois par jour (15 mg si une insuffisance rénale modérée était décelée au moment de la présélection) ou une dose ajustée de warfarine (produisant un INR de 2,0 à 3,0). Au cours de l’essai ROCKET AF, la durée moyenne du traitement par une dose fixe de rivaroxaban sans surveillance systématique de la coagulation a été de 572 jours.
Les patients de l’essai ROCKET AF présentaient des troubles comorbides importants (p. ex. prévention secondaire chez 55 % des sujets [antécédents d’AVC, d’AIT ou d’embolie systémique]) (voir Tableau 36). Chez les patients répartis au hasard pour recevoir la warfarine, le temps passé dans l’écart thérapeutique de 2,0 à 3,0 a été en moyenne de 55 % (64 % chez les sujets nord-américains).
Tableau 36 – Troubles comorbides et caractéristiques des sujets de l’essai ROCKET AF (population en intention de traiter)
| Insuffisance cardiaque et/ou fraction d’éjection ventriculaire gauche ≤ 35 % | 62 % |
|---|---|
| Hypertension | 91 % |
| Âge ≥ 75 ans | 44 % |
| Sexe féminin | 40 % |
| Diabète | 40 % |
| Antécédents d’AVC, d’AIT ou d’embolie systémique | 55 % |
| AVCa | 34 % |
| AITa | 22 % |
| Embolie systémiquea | 4 % |
| Maladie valvulaire (ne satisfaisant pas aux critères d’exclusion)b | 14 % |
| Score CHADS2 moyen | 3,5 |
| Prise antérieure d’un antagoniste de la vitamine K | 62 % |
| Antécédents d’IM | 17 % |
a Le total des pourcentages est supérieur à 55 % parce qu’il y avait eu plus d’un événement chez certains sujets.
b Les porteurs de prothèses valvulaires cardiaques et les patients présentant une cardite rhumatismale hémodynamiquement significative, surtout une sténose mitrale, ont été exclus de l’essai ROCKET AF. Les patients présentant d’autres maladies valvulaires, dont sténose aortique et régurgitation aortique et/ou mitrale, ne satisfaisaient pas aux critères d’exclusion.
Population en intention de traiter = 14 264 sujets
Au départ, 36,5 % des patients recevaient un traitement prolongé par l’acide acétylsalicylique (AAS), 2,4 % prenaient un anticoagulant autre qu’un antagoniste de la vitamine K (AVK), 8,7 % prenaient un antiarythmique de classe III, 54,5 % prenaient un inhibiteur de l’enzyme de conversion de l’angiotensine
(ECA), 22,7 % prenaient un inhibiteur des récepteurs de l’angiotensine, 60,0 % prenaient un diurétique, 24,0 % prenaient un antidiabétique oral et 65,5 % prenaient un bêtabloquant.
L’essai ROCKET AF a démontré que, chez les patients qui présentent une fibrillation auriculaire, le rivaroxaban n’était pas inférieur à la warfarine pour ce qui est du principal critère d’évaluation de l’efficacité, qui était composite et comprenait la prévention de l’AVC et de l’embolie systémique dans la population per protocole, selon l’analyse en traitement (rivaroxaban : 1,71 %/année, warfarine 2,16 %/année, RRI : 0,79, IC95 % : 0,66 à 0,96, p < 0,001). Comme le rivaroxaban s’était révélé non inférieur, on a aussi, conformément à l’analyse définie au préalable, déterminé s’il était supérieur pour ce qui est des critères d’évaluation primaires et secondaires. Le rivaroxaban s’est révélé supérieur à la warfarine pour la prévention de l’AVC et de l’embolie systémique chez les patients chez qui l’innocuité pouvait être évaluée, selon l’analyse en traitement (RRI : 0,79, IC95 % : 0,65 à 0,95, p = 0,015 ; voir Tableau 37 et Figure 7).
Tableau 37 – Délai de survenue de tout premier AVC ou d’une première embolie systémique pendant le traitement (jusqu’à deux jours après la dernière dose) au cours de l’essai ROCKET AF – Patients chez qui l’innocuité pouvait être évaluée
| Paramètre | Rivaroxaban (N=7061) | Warfarine (N=7082) | Rivaroxaban p/r à la warfarine | |||
|---|---|---|---|---|---|---|
| n | %/année | n | %/année | RRI (IC95 %) | Valeur p pour la supériorité | |
| Tout AVC et embolie systémique (principal critère d’évaluation de l’efficacité) | 189 | 1,70 | 243 | 2,15 | 0,79 (0,65, 0,95) | 0,015* |
| Tout AVC | 184 | 1,65 | 221 | 1,96 | 0,85 (0,70, 1,03) | 0,092 |
| AVC hémorragique | 29 | 0,26 | 50 | 0,44 | 0,59 (0,37, 0,93) | 0,024* |
| AVC ischémique | 149 | 1,34 | 161 | 1,42 | 0,94 (0,75, 1,17) | 0,581 |
| Type d’AVC inconnu | 7 | 0,06 | 11 | 0,10 | 0,65 (0,25, 1,67) | 0,366 |
| Embolie systémique | 5 | 0,04 | 22 | 0,19 | 0,23 (0,09, 0,61) | 0,003* |
| Autres critères d’évaluation | ||||||
| Mortalité toutes causes confondues | 208 | 1,87 | 250 | 2,21 | 0,85 (0,70, 1,02) | 0,073 |
| Décès d’origine vasculaire | 170 | 1,53 | 193 | 1,71 | 0,89 (0,73, 1,10) | 0,289 |
| Infarctus du myocarde | 101 | 0,91 | 126 | 1,12 | 0,81 (0,63, 1,06) | 0,121 |
Analyse en traitement des patients chez qui l’innocuité pouvait être évaluée = événements (selon la décision du comité des critères cliniques) survenus pendant le traitement (jusqu’à 2 jours après la dernière dose)
Rapport des risques instantanés (IC95 %) et valeur p selon le modèle des hasards proportionnels de Cox avec le groupe de traitement comme covariable
Valeur p (bilatérale) du rapport des risques instantanés pour la supériorité du rivaroxaban sur la warfarine
* Statistiquement significative
L’analyse de supériorité primaire définie au préalable a porté sur les données obtenues en traitement chez les patients chez qui l’innocuité pouvait être évaluée, une analyse en intention de traiter (AIT) a aussi été effectuée. Cette analyse a révélé que l’événement constituant le principal critère d’évaluation était survenu chez 269 patients traités par le rivaroxaban (2,1 % par année) et 306 patients traités par la warfarine (2,4 % par année) (rapport des risques instantanés de 0,88 ; IC95 % de 0,74 à 1,03 ; p < 0,001 pour la non-infériorité ; p = 0,12 pour la supériorité).
Figure 7 – Courbe de Kaplan-Meier du délai de survenue d’un premier AVC quelconque ou de la première embolie systémique au cours de l’essai ROCKET AF (patients chez qui l’innocuité pouvait être évaluée, analyse en traitement) (comprend les doses de 15 mg et 20 mg de rivaroxaban).
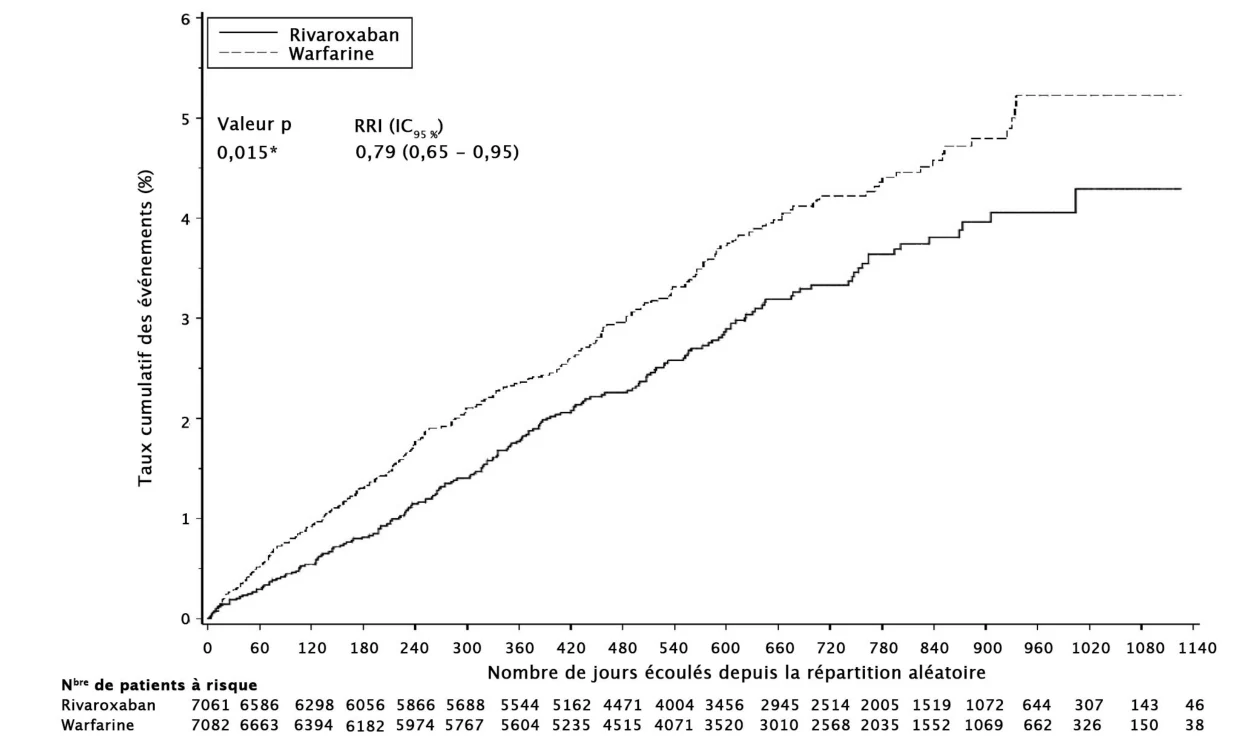
L’analyse du principal critère d’évaluation de l’innocuité révèle que, pour ce qui est de l’événement composite comprenant les hémorragies majeures et les hémorragies non majeures cliniquement significatives, la fréquence a été semblable avec le rivaroxaban et avec la warfarine (voir Tableau 38).
Tableau 38 – Délai de survenue de la première hémorragie pendant le traitement (jusqu’à deux jours après la dernière dose) au cours de l’essai ROCKET AF – Patients chez qui l’innocuité pouvait être évaluée
| Paramètre | Rivaroxaban (N = 7111) | Warfarine (N = 7125) | Rivaroxaban p/r à la warfarine |
|---|---|---|---|
| N | |||
| %/année | |||
| n | %/année | RRI (IC95 %) | |
| Valeur p | |||
| Hémorragie majeure et hémorragie non majeure cliniquement significative (principal critère d’évaluation de l’innocuité) | |||
| 1475 | 14,91 | ||
| 1449 | 14,52 | ||
| 1,03 (0,96, 1,11) | 0,442 | ||
| Paramètre | Rivaroxaban (N = 7111) | Warfarine (N = 7125) | Rivaroxaban p/r à la warfarine | |||
|---|---|---|---|---|---|---|
| N | %/année | n | %/année | RRI (IC95 %) | Valeur p | |
| Hémorragie majeure | 395 | 3,60 | 386 | 3,45 | 1,04 (0,90, 1,20) | 0,576 |
| Chute du taux d’hémoglobine (2 g/dL) | 305 | 2,77 | 254 | 2,26 | 1,22 (1,03, 1,44) | 0,019* |
| Transfusion (> 2 unités) | 183 | 1,65 | 149 | 1,32 | 1,25 (1,01, 1,55) | 0,044 |
| Hémorragie d’un organe critique | 91 | 0,82 | 133 | 1,18 | 0,69 (0,53, 0,91) | 0,007* |
| Hémorragie intracrânienne | 55 | 0,49 | 84 | 0,74 | 0,67 (0,47, 0,94) | 0,019* |
| Hémorragie mortelle | 27 | 0,24 | 55 | 0,48 | 0,50 (0,31, 0,79) | 0,003* |
| Hémorragie non majeure cliniquement significative | 1185 | 11,80 | 1151 | 11,37 | 1,04 (0,96, 1,13) | 0,345 |
Toutes les analyses sont fondées sur le délai de survenue de la première hémorragie.
Chute du taux d’hémoglobine = chute d’au moins 2 g/dL
Transfusion = au moins deux unités de globules rouges concentrés ou de sang entier
Hémorragie d’un organe critique selon le comité des critères cliniques : intracrânienne, intrarachidienne, intraoculaire, péricardique, intra-articulaire, intramusculaire avec syndrome des loges, rétropéritonéale
Rapport des risques instantanés (IC95 %) et valeur p selon le modèle des hasards proportionnels de Cox avec le groupe de traitement comme covariable
Valeur p (bilatérale) du rapport des risques instantanés pour la supériorité du rivaroxaban sur la warfarine
* Statistiquement significative
La fréquence des augmentations des résultats des tests hépatiques a été faible et semblable dans les deux groupes (voir Tableau 39).
Tableau 39 – Fréquence des anomalies des épreuves de laboratoire définies au préalable au cours de l’essai ROCKET AF – Patients chez qui l’innocuité pouvait être évaluée
| Paramètre | Rivaroxaban (N = 7111) | Warfarine (N = 7125) | Rivaroxaban p/r warfarine | ||
|---|---|---|---|---|---|
| n/J | % | n/J | % | RRI (IC95 %) | |
| ALT > 3 × LSN | 203/6979 | 2,91 | 203/700 8 | 2,90 | 1,01 (0,83, 1,23) |
| ALT > 3 × LSN et BT > 2 × LSN | 31/6980 | 0,44 | 33/7012 | 0,47 | 0,95 (0,58, 1,55) |
LSN = limite supérieure de la normale ; n = nombre de patients chez qui un événement est survenu ; N = nombre de patients chez qui l’innocuité pouvait être évaluée ; J = nombre de patients pour lesquels on avait les résultats de toutes les épreuves de laboratoire ; BT = bilirubine totale
Rapport des risques instantanés (IC95 %) : analyse du délai de survenue de l’événement au moyen d’un modèle de Cox avec le groupe de traitement comme covariable
Les tableaux 40 et 41 présentent la fréquence des événements des critères d’évaluation de l’efficacité et de l’innocuité stratifiés selon le groupe d’âge. Les tableaux 42 et 43 présentent la fréquence des événements des critères d’évaluation de l’efficacité et de l’innocuité stratifiés selon la fonction rénale.
Tableau 40 – Fréquence, selon le groupe d’âge, des événements du critère d’évaluation de l’efficacité survenus pendant le traitement (jusqu’à deux jours après la dernière dose) au cours de l’essai ROCKET AF – Patients chez qui l’innocuité pouvait être évaluée
| Rivaroxaban | Warfarine | Rivaroxaban p/r à la warfarine | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| n/Ja | Fréquence (%/année) | n/Ja | Fréquence (%/année) | RRI (IC95 %) | Valeur p | ||||||||||||||
| Tout AVC et embolie systémique (principal critère d’évaluation de l’efficacité) | |||||||||||||||||||
| Tous les patients | 189/7061 | 1,70 | 243/7082 | 2,15 | 0,79 (0,65, 0,95) | 0,015* | |||||||||||||
| < 65 ans | 43/1642 | 1,59 | 42/1636 | 1,53 | 1,04 (0,68, 1,58) | - | |||||||||||||
| 65 à 75 ans | 77/2767 | 1,74 | 98/2768 | 2,18 | 0,79 (0,59, 1,07) | - | |||||||||||||
| > 75 ans | 69/2652 | 1,73 | 103/2678 | 2,54 | 0,68 (0,50, 0,92) | - | |||||||||||||
| > 80 ans | 40/1305 | 2,17 | 46/1281 | 2,39 | 0,91 (0,60, 1,40) | - | |||||||||||||
| ≥ 85 ans | 7/321 | 1,75 | 9/328 | 1,91 | 0,92 (0,34, 2,47) | - | |||||||||||||
| Tout AVC | |||||||||||||||||||
| Tous les patients | 184/7061 | 1,65 | 221/7082 | 1,96 | 0,85 (0,70, 1,03) | 0,092 | |||||||||||||
| < 65 ans | 42/1642 | 1,55 | 36/1636 | 1,31 | 1,18 (0,76, 1,84) | - | |||||||||||||
| 65 à 75 ans | 75/2767 | 1,69 | 90/2768 | 2,00 | 0,84 (0,62, 1,14) | - | |||||||||||||
| > 75 ans | 67/2652 | 1,68 | 95/2678 | 2,34 | 0,72 (0,52, 0,98) | - | |||||||||||||
| > 80 ans | 38/1305 | 2,06 | 42/1281 | 2,18 | 0,95 (0,61, 1,48) | - | |||||||||||||
| AVC ischémique | |||||||||||||||||||
| Tous les patients | 149/7061 | 1,34 | 161/7082 | 1,42 | 0,94 (0,75, 1,17) | 0,581 | |||||||||||||
| < 65 ans | 30/1642 | 1,11 | 23/1636 | 0,84 | 1,32 (0,77, 2,28) | - | |||||||||||||
| 65 à 75 ans | 68/2767 | 1,53 | 66/2768 | 1,47 | 1,04 (0,74, 1,46) | - | |||||||||||||
| > 75 ans | 51/2652 | 1,28 | 72/2678 | 1,77 | 0,72 (0,50, 1,03) | - | |||||||||||||
| > 80 ans | 26/1305 | 1,41 | 33/1281 | 1,71 | 0,83 (0,50, 1,39) | - | |||||||||||||
| AVC hémorragique | |||||||||||||||||||
| Tous les patents | 29/7061 | 0,26 | 50/7082 | 0,44 | 0,59 (0,37, 0,93) | 0,024* | |||||||||||||
| < 65 ans | 9/1642 | 0,33 | 12/1636 | 0,44 | 0,76 (0,32, 1,80) | - |
|---|---|---|---|---|---|---|
| 65 à 75 ans | 4/2767 | 0,09 | 19/2768 | 0,42 | 0,21 (0,07, 0,62) | - |
| > 75 ans | 16/2652 | 0,40 | 19/2678 | 0,47 | 0,86 (0,44, 1,67) | - |
| > 80 ans | 12/1305 | 0,65 | 9/1281 | 0,47 | 1,40 (0,59, 3,31) | - |
| Décès d’origine vasculaire | ||||||
| Tous les patients | 170/7061 | 1,53 | 193/7082 | 1,71 | 0,89 (0,73, 1,10) | 0,289 |
| < 65 ans | 35/1642 | 1,29 | 44/1636 | 1,60 | 0,81 (0,52, 1,26) | - |
| 65 à 75 ans | 66/2767 | 1,49 | 70/2768 | 1,56 | 0,95 (0,68, 1,33) | - |
| > 75 ans | 69/2652 | 1,73 | 79/2678 | 1,94 | 0,89 (0,64, 1,23) | - |
| > 80 ans | 34/1305 | 1,84 | 35/1281 | 1,81 | 1,01 (0,63, 1,62) | - |
| ≥ 85 ans | 15/ 321 | 3,75 | 12/ 328 | 2,54 | 1,44 (0,67, 3,08) | - |
Analyse en traitement sur les patients chez qui l’innocuité pouvait être évaluée = événements (selon la décision du comité des critères cliniques) survenus pendant le traitement (jusqu’à 2 jours après la dernière dose)
n = nombre de patients chez qui un événement est survenu ; J = nombre de patients dans chaque sous-groupe
Rapport des risques instantanés (IC95 %) et valeur p selon le modèle des hasards proportionnels de Cox avec le groupe de traitement comme covariable
Valeur p (bilatérale) du rapport des risques instantanés pour la supériorité du rivaroxaban sur la warfarine
* Statistiquement significative
Tableau 41 – Fréquence selon le groupe d’âge, des hémorragies survenues pendant le traitement (jusqu’à deux jours après la dernière dose) au cours de l’essai ROCKET AF – Patients chez qui l’innocuité pouvait être évaluée
| Rivaroxaban | Warfarine | Rivaroxaban p/r warfarine | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| n/J | Fréquence (%/année) | n/J | fréquence (%/année) | RRI (IC95 %) | Valeur p | ||||||||||
| Hémorragie majeure et hémorragie non majeure cliniquement significative (principal critère d’évaluation de l’innocuité) | |||||||||||||||
| Tous les patients | 1475/7111 | 14,91 | 1449/7125 | 14,52 | 1,03 (0,96, 1,11) | 0,442 | |||||||||
| < 65 ans | 241/1646 | 9,73 | 260/1642 | 10,41 | 0,93 (0,78, 1,11) | - | |||||||||
| 65 à 75 ans | 541/2777 | 13,59 | 556/2781 | 13,95 | 0,98 (0,87, 1,10) | - | |||||||||
| > 75 ans | 693/2688 | 20,18 | 633/2702 | 18,09 | 1,12(1,00, 1,25) | - |
|---|---|---|---|---|---|---|
| > 80 ans | 362/1320 | 22,79 | 313/1298 | 18,84 | 1,20 (1,04, 1,40) | - |
| ≥ 85 ans | 89/ 326 | 25,46 | 90/335 | 22,29 | 1,13 (0,84, 1,52) | - |
| Hémorragie majeure | ||||||
| Tous les patients | 395/7111 | 3,60 | 386/7125 | 3,45 | 1,04 (0,90, 1,20) | 0,576 |
| < 65 ans | 59/1646 | 2,21 | 59/1642 | 2,16 | 1,02 (0,71, 1,46) | - |
| 65 à 75 ans | 133/2777 | 3,04 | 148/2781 | 3,34 | 0,91 (0,72, 1,15) | - |
| > 75 ans | 203/2688 | 5,16 | 179/2702 | 4,47 | 1,15 (0,94, 1,41) | - |
| > 80 ans | 118/1320 | 6,50 | 86/1298 | 4,50 | 1,44 (1,09, 1,90) | - |
| > 85 ans | 28/326 | 7,05 | 32/335 | 6,91 | 1,01 (0,61, 1,67) | - |
| Hémorragie intracrânienne | ||||||
| Tous les patients | 55/7111 | 0,49 | 84/7125 | 0,74 | 0,67 (0,47, 0,93) | 0,019* |
| < 65 ans | 13/1646 | 0,48 | 17/1642 | 0,62 | 0,78 (0,38, 1,60) | - |
| 65 à 75 ans | 13/2777 | 0,29 | 34/2781 | 0,75 | 0,39 (0,20, 0,73) | - |
| > 75 ans | 29/2688 | 0,72 | 33/2702 | 0,81 | 0,89 (0,54, 1,47) | - |
| > 80 ans | 22/1320 | 1,18 | 15/1298 | 0,77 | 1,54 (0,80, 2,96) | - |
| Hémorragie mortelle | ||||||
| Tous les patients | 27/7111 | 0,24 | 55/7125 | 0,48 | 0,50 (0,31, 0,79) | 0,003* |
| < 65 ans | 7/1646 | 0,26 | 11/1642 | 0,40 | 0,65 (0,25, 1,66) | - |
| 65 à 75 ans | 7/2777 | 0,16 | 19/2781 | 0,42 | 0,37 (0,16, 0,89) | - |
| > 75 ans | 13/2688 | 0,32 | 25/2702 | 0,61 | 0,53 (0,27, 1,03) | - |
| > 80 ans | 10/1320 | 0,54 | 12/1298 | 0,62 | 0,87 (0,38, 2,02) | - |
| Hémorragie non majeure cliniquement significative | ||||||
| Tous les patients | 1185/7111 | 11,80 | 1151/7125 | 11,37 | 1,04 (0,96, 1,13) | 0,345 |
| < 65 ans | 191/1646 | 7,62 | 210/1642 | 8,32 | 0,91 (0,75, 1,11) | - |
| 65 à 75 ans | 444/2777 | 11,00 | 445/2781 | 11,02 | 1,00 (0,88, 1,14) | - |
| > 75 ans | 550/2688 | 15,74 | 496/2702 | 13,93 | 1,13 (1,00, 1,28) | - |
|---|---|---|---|---|---|---|
| > 80 ans | 276/1320 | 17,06 | 249/1298 | 14,74 | 1,15 (0,97, 1,37) | - |
Analyse en traitement sur les patients chez qui l’innocuité pouvait être évaluée = événements (selon la décision du comité des critères cliniques) survenus pendant le traitement (jusqu’à 2 jours après la dernière dose)
n = nombre de patients chez qui un événement est survenu ; J = nombre de patients dans chaque sous-groupe
Rapport des risques instantanés (IC95 %) et valeur p selon le modèle des hasards proportionnels de Cox avec le groupe de traitement comme covariable
Valeur p (bilatérale) du rapport des risques instantanés pour la supériorité du rivaroxaban sur la warfarine
* Statistiquement significative
Tableau 42 – Fréquence, selon la fonction rénale au début de l’essai, des événements du critère d’évaluation de l’efficacité survenus pendant le traitement (jusqu’à deux jours après la dernière dose) au cours de l’essai ROCKET AF – Patients chez qui l’innocuité pouvait être évaluée
| Rivaroxaban | Warfarine | Rivaroxaban p/r warfarine | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| n/J† | Fréquence (%/année) | n/J† | Fréquence (%/année) | RRI (IC95 %) | Valeur p | |||||||||||
| Tout AVC et embolie systémique (principal critère d’évaluation de l’efficacité) | ||||||||||||||||
| Tous les patients | 189/7061 | 1,70 | 243/7082 | 2,15 | 0,79 (0,65, 0,95) | 0,015* | ||||||||||
| 30 – 49 mL/min | 50/1481 | 2,36 | 60/1452 | 2,80 | 0,84 (0,58, 1,22) | - | ||||||||||
| 50 – 80 mL/min | 91/3290 | 1,74 | 128/3396 | 2,39 | 0,73 (0,56, 0,96) | - | ||||||||||
| > 80 mL/min | 47/2278 | 1,25 | 54/2221 | 1,43 | 0,87 (0,59, 1,28) | - | ||||||||||
| Tout AVC | ||||||||||||||||
| Tous les patients | 184/7061 | 1,65 | 221/7082 | 1,96 | 0,85 (0,70, 1,03) | 0,092 | ||||||||||
| 30 – 49 mL/min | 49/1481 | 2,31 | 52/1452 | 2,42 | 0,95 (0,64, 1,40) | - | ||||||||||
| 50 – 80 mL/min | 88/3290 | 1,68 | 120/3396 | 2,24 | 0,75 (0,57, 0,99) | - | ||||||||||
| > 80 mL/min | 46/2278 | 1,22 | 48/2221 | 1,27 | 0,95 (0,64, 1,43) | - | ||||||||||
| AVC ischémique | ||||||||||||||||
| Tous les patients | 149/7061 | 1,34 | 161/7082 | 1,42 | 0,94 (0,75, 1,17) | 0,581 | ||||||||||
| 30 – 49 mL/min | 43/1481 | 2,03 | 39/1452 | 1,82 | 1,11(0,72, 1,72) | - | ||||||||||
| 50 – 80 mL/min | 69/3290 | 1,32 | 89/3396 | 1,66 | 0,80 (0,58, 1,09) | - | ||||||||||
| > 80 mL/min | 36/2278 | 0,95 | 32/2221 | 0,85 | 1,12 (0,70, 1,80) | - |
|---|---|---|---|---|---|---|
| AVC hémorragique | ||||||
| Tous les patients | 29/7061 | 0,26 | 50/7082 | 0,44 | 0,59 (0,37, 093) | 0,024* |
| 30 – 49 mL/min | 6/1481 | 0,28 | 11/1452 | 0,51 | 0,55 (0,20, 1,48) | - |
| 50 – 80 mL/min | 15/3290 | 0,29 | 25/3396 | 0,47 | 0,62 (0,33, 1,17) | - |
| > 80 mL/min | 8/2278 | 0,21 | 14/2221 | 0,37 | 0,57 (0,24, 1,35) | - |
| Décès d’origine vasculaire | ||||||
| Tous les patients | 170/7061 | 1,53 | 193/7082 | 1,71 | 0,89 (0,73, 1,10) | 0,289 |
| 30 – 49 mL/min | 55/1481 | 2,59 | 54/1452 | 2,52 | 1,02 (0,70, 1,49) | - |
| 50 – 80 mL/min | 75/3290 | 1,43 | 91/3396 | 1,69 | 0,85 (0,62, 1,15) | - |
| > 80 mL/min | 40/2278 | 1,06 | 47/2221 | 1,24 | 0,85 (0,56, 1,29) | - |
Analyse en traitement sur les patients chez qui l’innocuité pouvait être évaluée = événements (selon la décision du comité des critères cliniques) survenus pendant le traitement (jusqu’à 2 jours après la dernière dose)
n = nombre de patients chez qui un événement est survenu ; J = nombre de patients dans chaque sous-groupe
† = les patients dont la Clcr était inférieure à 30 mL/min ou pour qui on n’avait pas la Clcr initiale ne sont pas compris dans les chiffres correspondant aux sous-groupes de Clcr (30 à 49 mL/min, 50 à 80 mL/min et > 80 mL/min), mais sont compris dans les chiffres sur tous les patients
Rapport des risques instantanés (IC95 %) et valeur p selon le modèle des hasards proportionnels de Cox avec le groupe de traitement comme covariable
Valeur p (bilatérale) du rapport des risques instantanés pour la supériorité du rivaroxaban sur la warfarine
* Statistiquement significative
Tableau 43 – Fréquence, selon la fonction rénale au début de l’essai, des hémorragies survenues pendant le traitement (jusqu’à deux jours après la dernière dose) au cours de l’essai ROCKET AF – Patients chez qui l’innocuité pouvait être évaluée)
| Rivaroxaban | Warfarine | Rivaroxaban p/r warfarine | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| n/Ja | Fréquence (%/année) | n/Ja | Fréquence (%/année) | RRI (IC95 %) | Valeur p | |||||||||||
| Hémorragie majeure et hémorragie non majeure cliniquement significative (principal critère d’évaluation de l’innocuité) | ||||||||||||||||
| Tous les patients | 1475/7111 | 14,91 | 1449/7125 | 14,52 | 1,03 (0,96, 1,11) | 0,442 | ||||||||||
| 30 – 49 mL/min | 336/1498 | 17,87 | 341/1472 | 18,28 | 0,98 (0,84, 1,14) | - | ||||||||||
| 50 – 80 mL/min | 725/3313 | 15,74 | 719/3410 | 15,30 | 1,04 (0,93, 1,15) | - |
|---|---|---|---|---|---|---|
| > 80 mL/min | 412/2288 | 12,15 | 388/2230 | 11,42 | 1,06(0,92, 1,21) | - |
| Hémorragie majeure | ||||||
| Tous les patients | 395/7111 | 3,60 | 386/7125 | 3,45 | 1,04 (0,90, 1,20) | 0,576 |
| 30 – 49 mL/min | 99/1498 | 4,72 | 100/1472 | 4,72 | 1,00 (0,76, 1,32) | - |
| 50 – 80 mL/min | 183/3313 | 3,54 | 197/3410 | 3,72 | 0,95 (0,78, 1,17) | - |
| > 80 mL/min | 112/2288 | 3,02 | 89/2230 | 2,38 | 1,26 (0,95, 1,67) | - |
| Hémorragie intracrânienne | ||||||
| Tous les patients | 55/7111 | 0,49 | 84/7125 | 0,74 | 0,67 (0,47, 0,93) | 0,019* |
| 30 – 49 mL/min | 15/1498 | 0,70 | 19/1472 | 0,88 | 0,80 (0,41, 1,57) | - |
| 50 – 80 mL/min | 27/3313 | 0,51 | 43/3410 | 0,80 | 0,64 (0,40, 1,04) | - |
| > 80 mL/min | 13/2288 | 0,34 | 22/2230 | 0,58 | 0,59 (0,30, 1,17) | - |
| Hémorragie mortelle | ||||||
| Tous les patients | 27/7111 | 0,24 | 55/7125 | 0,48 | 0,50 (0,31, 0,79) | 0,003* |
| 30 – 49 mL/min | 6/1498 | 0,28 | 16/1472 | 0,74 | 0,38 (0,15, 0,97) | - |
| 50 – 80 mL/min | 14/3313 | 0,27 | 24/3410 | 0,45 | 0,60 (0,31, 1,16) | - |
| > 80 mL/min | 7/2288 | 0,19 | 15/2230 | 0,40 | 0,46 (0,19, 1,14) | - |
| Hémorragie non majeure cliniquement significative | ||||||
| Tous les patients | 1185/7111 | 11,80 | 1151/7125 | 11,37 | 1,04 (0,96, 1,13) | 0,345 |
| 30 – 49 mL/min | 261/1498 | 13,67 | 259/1472 | 13,61 | 1,01 (0,85, 1,19) | - |
| 50 – 80 mL/min | 596/3313 | 12,77 | 570/3410 | 11,94 | 1,08 (0,96, 1,21) | - |
| > 80 mL/min | 327/2288 | 9,48 | 321/2230 | 9,36 | 1,01 (0,86, 1,18) | - |
Analyse en traitement sur les patients chez qui l’innocuité pouvait être évaluée = événements (selon la décision du comité des critères cliniques) survenus pendant le traitement (jusqu’à 2 jours après la dernière dose)
n = nombre de patients chez qui un événement est survenu ; J = nombre de patients dans chaque sous-groupe
a = les patients dont la Clcr était inférieure à 30 mL/min ou pour lesquels on n’avait pas la Clcr initiale ne sont pas compris dans les chiffres correspondant aux sous-groupes de clairance de la créatinine (30 à 49 mL/min, 50 à 80 mL/min et > 80 mL/min), mais sont compris dans les chiffres sur tous les patients
Rapport des risques instantanés (IC95 %) et valeur p selon le modèle des hasards proportionnels de Cox avec le groupe de traitement comme covariable
Valeur p (bilatérale) du rapport des risques instantanés pour la supériorité du rivaroxaban sur la warfarine
* Statistiquement significative
ETUDE DE PHASE IV
L’étude clinique de phase IV XANTUS a été menée afin d’évaluer les effets du rivaroxaban en situation clinique réelle.
Étude XANTUS
Outre l’étude de phase III ROCKET AF, une étude de cohorte prospective ouverte monobras non interventionnelle (XANTUS) avec décision par un comité central concernant les critères de jugement — à savoir les événements thromboemboliques et l’hémorragie majeure —, a été menée après autorisation du produit chez 6704 patients atteints de fibrillation auriculaire non valvulaire, afin d’étudier la prévention de l’AVC et de l’embolie systémique en dehors du SNC en situation réelle. Le score CHADS2 moyen de cette population était de 1,9. La fréquence d’hémorragies majeures, d’hémorragies mortelles et d’hémorragies intracrâniennes a été de respectivement 2,1, 0,2 et 0,4 par 100 années-patients. La fréquence d’AVC ou d’embolie systémique hors SNC a été de 0,8 par 100 années-patients. Ces résultats cadrent avec le profil d’innocuité établi du rivaroxaban dans cette population.
Prévention de l’AVC, de l’infarctus du myocarde et du décès d’origine cardiovasculaire, et prévention de l’ischémie aiguë des membres et de la mortalité chez les adultes présentant une CP avec ou sans AP, ou prévention des événements athérothrombotiques chez les patients présentant une AP symptomatique et qui sont exposés à un risque avéré élevé d’EIMM ou d’ÉICCM
L’étude COMPASS avait pour objet de démontrer l’efficacité et l’innocuité des comprimés de rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS ou de la monothérapie par des comprimés de rivaroxaban à 5 mg bid pour la prévention de l’accident vasculaire cérébral (AVC), de l’infarctus du myocarde (IM) ou du décès d’origine cardiovasculaire (CV) chez les patients présentant une maladie athéroscléreuse stable. Au cours de cette étude pivot de phase III à double insu, 27 395 sujets uniques ont reçu le traitement antithrombotique à l’étude après la répartition aléatoire : 18 278 sujets été répartis au hasard entre deux groupes dans un rapport de 1:1 pour recevoir des comprimés de rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS une fois par jour ou 100 mg d’AAS une fois par jour seul (dans un troisième groupe composé de 9117 sujets, on a administré une monothérapie par des comprimés de rivaroxaban à 5 mg bid, mais il n’y a pas eu de différence statistiquement significative entre ce groupe et le groupe recevant 100 mg d’AAS une fois par jour pour ce qui est de la réduction du risque d’AVC, d’IM ou de décès d’origine CV).
Les patients qui présentaient une coronaropathie, une AP ou une coronaropathie et une AP avérées étaient admissibles. Les patients présentant une AP qui avaient moins de 65 ans devaient aussi présenter une athérosclérose dans au moins deux lits vasculaires ou présenter au moins deux autres facteurs de risque cardiovasculaire (tabagisme actuel, diabète sucré, débit de filtration glomérulaire estimé [DFGe] < 60 mL par minute, insuffisance cardiaque ou AVC ischémique non lacunaire un mois ou plus auparavant). Certains patients ont été exclus, dont ceux qui devaient recevoir une bithérapie antiplaquettaire, un inhibiteur de l’agrégation plaquettaire autre que l’AAS ou un traitement par un anticoagulant oral, ainsi que les patients qui avaient présenté un AVC ischémique non lacunaire moins d’un mois auparavant, qui avaient des antécédents quelconques d’AVC hémorragique ou lacunaire ou dont le DFGe était inférieur à 15 mL/min.
On a mis prématurément fin à l’étude COMPASS en raison de la supériorité des comprimés de rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS une fois par jour après une durée moyenne d’exposition au médicament à l’étude de 668 jours (22 mois, soit 1,83 an).
La durée moyenne du suivi a été de 23 mois et la durée maximale du suivi, de 3,9 ans. L’âge moyen des sujets était de 68 ans et 21 % des sujets avaient 75 ans et plus. Parmi les patients inscrits, 91 % souffraient de coronaropathie, 27 % souffraient d’AP et 18 % souffraient tant de coronaropathie que de MAP. Parmi les patients présentant une coronaropathie, 69 % avaient des antécédents d’IM, 60 % avaient déjà subi une angioplastie coronarienne transluminale percutanée (ACTP)/athérectomie/intervention coronarienne percutanée (ICP) et 26 % avaient déjà subi un pontage aortocoronarien. Parmi les patients présentant une AP, 49 % présentaient une claudication intermittente, 27 % avaient déjà subi un pontage artériel périphérique ou une angioplastie transluminale percutanée périphérique (ATPP), 26 % présentaient une sténose carotidienne asymptomatique de plus de 50 % et 5 % avaient subi une amputation de membre inférieur ou de pied en raison d’une maladie vasculaire artérielle.
Le traitement par des comprimés de rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS une fois par jour a été supérieur au traitement par 100 mg d’AAS une fois par jour pour ce qui est de la réduction de la fréquence de l’événement-cible composite primaire comprenant l’AVC, l’IM ou le décès d’origine CV (rapport des risques instantanés [RRI : 0,76; IC95 % : 0,66 à 0,86; p = 0,00004]. L’avantage a été observé tôt et l’effet thérapeutique s’est maintenu pendant toute la durée du traitement (voir Tableau 44 et Figure 8). Il y a aussi eu une réduction de la fréquence des événements-cibles composites secondaires (comprenant le décès par cardiopathie ischémique, ou décès d’origine CV, avec IM, AVC ischémique et ischémie aiguë des membres [IAM]), ainsi que de la mortalité toutes causes confondues (voir Tableau 44). Il y a eu une réduction de la fréquence de l’ischémie aiguë des membres (RRI : 0,55; IC95 % : 0,32 à 0,92) et du nombre d’amputations (RRI : 0,64; IC95 % : 0,40 à 1,00). Il y a eu 65 décès de moins avec l’association des comprimés de rivaroxaban à 2,5 mg bid avec 100 mg d’AAS une fois par jour par rapport à 100 mg d’AAS une fois par jour seul (RRI : 0,82; IC95 % : 0,71 à 0,96; p = 0,01062).
Il y a eu une augmentation significative de la fréquence de l’événement-cible primaire relatif à l’innocuité (hémorragies majeures selon les critères modifiés de l’International Society on Thrombosis and Haemostasis [ISTH]) chez les patients recevant le rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS une fois par jour par rapport aux patients recevant 100 mg d’AAS (voir Tableau 9). Toutefois, il n’y a pas eu de différences significatives pour ce qui est des taux de fréquence des hémorragies mortelles, des hémorragies symptomatiques non mortelles d’un organe critique et des hémorragies intracrâniennes. Il y a eu une réduction de la fréquence de l’événement-cible composite relatif à l’avantage clinique net (décès d’origine CV, IM, AVC, hémorragies mortelles ou symptomatiques d’un organe critique) (voir Tableau 44). Les résultats obtenus chez les patients présentant une CP avec ou sans AP ont correspondu aux résultats globaux relatifs à l’efficacité et à l’innocuité (voir Tableau 45).
Chez les patients (3,8%) qui avaient des antécédents d’AVC ischémique non lacunaire (temps médian écoulé depuis l’AVC : 5 ans), la réduction de la fréquence de l’AVC, de l’IM et du décès d’origine CV et l’augmentation de la fréquence des hémorragies majeures (RRI pour l’avantage clinique net : 0,64 ; IC95 % : 0,4 à 1,0) ont correspondu à celles observées dans l’ensemble de la population (voir 7 Mises en garde et précautions – Hémorragie).
Tableau 44 – Résultats relatifs à l’efficacité de l’étude de phase III COMPASS
| Ensemble de la population à l’étude | ||||||||
|---|---|---|---|---|---|---|---|---|
| Schéma thérapeutique | Comprimés de rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS une fois/jour N = 9152 n (%) | 100 mg d’AAS une fois/jour N = 9126 n (%) | Rapport des risques instantanés (IC95 %) Valeur pb | |||||
Événement-cible primaire composite relatif à l’efficacité : AVC, IM, décès d’origine CV | 379 (4,1 %) | 496 (5,4 %) | 0,76 (0,66;0,86) p = 0,00004* | |||||
| 83 (0,9 %) | 142 (1,6 %) | 0,58 (0,44;0,76) p = 0,00006 | |||||
| 178 (1,9 %) | 205 (2,2 %) | 0,86 (0,70;1,05) p = 0,14458 | |||||
| 160 (1,7 %) | 203 (2,2 %) | 0,78 (0,64;0,96) p = 0,02053 | |||||
Événements-cibles secondaires relatifs à l’efficacité : Décès par cardiopathie ischémique, IM, AVC ischémique, ischémie aiguë des membres | 329 (3,6 %) | 450 (4,9 %) | 0,72 (0,63;0,83) p = 0,00001 | |||||
| 86 (0,9 %) | 117 (1,3 %) | 0,73 (0,55;0,96) p = 0,02611 | |||||
| 64 (0,7 %) | 125 (1,4 %) | 0,51 (0,38;0,69) p = 0,00001 | |||||
| 22 (0,2 %) | 40 (0,4 %) | 0,55 (0,32;0,92) p = 0,02093 | |||||
| Décès d’origine CV, IM, AVC ischémique aiguë des membres | 389 (4,3 %) | 516 (5,7 %) | 0,74 (0,65;0,85) p = 0,00001 | |||||
Mortalité toutes causes confondues | 313 (3,4 %) | 378 (4,1 %) | 0,82 (0,71;0,96) p = 0,01062 | |||||
Avantage clinique net : Décès d’origine CV, IM, | 431 (4,7 %) | 534 (5,9 %) | 0,80 (0,70;0,91) p = 0,00052 | |||||
| Ensemble de la population à l’étude | |||||
|---|---|---|---|---|---|
| Schéma thérapeutique | Comprimés de rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS une fois/jour N = 9152 n (%) | 100 mg d’AAS une fois/jour N = 9126 n (%) | Rapport des risques instantanés (IC95 %) Valeur pb | ||
hémorragies mortelles ou symptomatiques d’un organe critique | |||||
a Population en intention de traitement, analyses primaires
b Comprimés de rivaroxaban à 2,5 mg bid et 100 mg d’AAS une fois par jour par rapport à 100 mg d’AAS une fois par jour; valeur p selon le test de Mantel-Haenszel.
# La réduction de la fréquence de l’événement-cible primaire relatif à l’efficacité était statistiquement supérieure.
* Dont AVC ischémique, AVC hémorragique et AVC de type incertain ou inconnu.
** Dont décès attribuable à un IM aigu, mort subite d’origine cardiaque ou décès attribuable à une intervention CV
*** Ischémie menaçant un membre et entraînant une intervention vasculaire urgente (soit pharmacothérapie, chirurgie/reconstruction artérielle périphérique, angioplastie/endoprothèse périphérique ou amputation)
bid : deux fois par jour; IC : intervalle de confiance; AVC : accident vasculaire cérébral; IM : infarctus du myocarde; CV : cardiovasculaire
Tableau 45 – Résultats relatifs à l’efficacité et à l’innocuité de l’étude de phase III COMPASS – Analyse de sous-groupesa
| Ensemble de la population à l’étude | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Schéma thérapeutique | Comprimés de rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS une fois/jour N = 9152 n (%) | 100 mg d’AAS une fois/jour N = 9126 n (%) | Rapport des risques instantanés (IC95 %) Valeur pb | |||||||
| Patients atteints de coronaropathie* | N = 8313 | N = 8261 | ||||||||
| Événement-cible primaire composite relatif à l’efficacité : AVC, IM ou décès d’origine CV | 347 (4.2 %) | 460 (5,6 %) | 0.74 (0,65;0,86) p = 0,00003 | |||||||
| Événement-cible primaire relatif à l’innocuité : Hémorragie | 263 (3,2 %) | 158 (1,9 %) | 1,66 (1,37;2,03) p < 0,00001 | |||||||
| Ensemble de la population à l’étude | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Schéma thérapeutique | Comprimés de rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS une fois/jour N = 9152 n (%) | 100 mg d’AAS une fois/jour N = 9126 n (%) | Rapport des risques instantanés (IC95 %) Valeur pb | |||||||
| majeure selon les critères modifiés de l’ISTH | ||||||||||
Avantage clinique net** : AVC, IM, décès d’origine CV ou hémorragie mortelle ou symptomatique d’un organe critique | 392 (4,7 %) | 494 (6,0 %) | 0,78 (0,69;0,90) p = 0,00032 | |||||||
| Coronaropathie avec AP | N = 1656 | N = 1641 | ||||||||
| Événement-cible primaire composite relatif à l’efficacité : AVC, IM ou décès d’origine CV | 94 (5,7 %) | 138 (8,4 %) | 0,67 (0,52;0,87) p = 0,00262 | |||||||
| Événement-cible primaire relatif à l’innocuité : Hémorragie majeure selon les critères modifiés de l’ISTH | 52 (3,1 %) | 36 (2,2 %) | 1,43 (0,93;2,19) p = 0,09819 | |||||||
Avantage clinique net** : AVC, IM, décès d’origine CV ou hémorragie mortelle ou symptomatique d’un organe critique | 101 (6,1 %) | 145 (8,8 %) | 0,68 (0,53;0,88) p = 0,00327 | |||||||
| Coronaropathie sans AP | N = 6657 | N = 6620 | ||||||||
Événement-cible primaire composite relatif à l’efficacité : AVC, IM ou décès d’origine CV | 253 (3,8 %) | 322 (4,9 %) | 0,77 (0,66;0,91) p = 0,00232 | |||||||
Événement-cible primaire relatif à l’innocuité : Hémorragie majeure selon les critères modifiés de l’ISTH | 211 (3,2 %) | 122 (1,8 %) | 1,73 (1,38;2,16) p = 0,00000 | |||||||
Avantage clinique net** : AVC, IM, décès d’origine CV ou hémorragie mortelle ou symptomatique d’un organe critique | 291 (4,4 %) | 349 (5,3 %) | 0,82 (0,71;0,96) p = 0,01436 | |||||||
| Patients atteints d’AP symptomatique* | N = 2492 | N = 2504 | ||||||||
| Ensemble de la population à l’étude | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Schéma thérapeutique | Comprimés de rivaroxaban à 2,5 mg bid en association avec 100 mg d’AAS une fois/jour N = 9152 n (%) | 100 mg d’AAS une fois/jour N = 9126 n (%) | Rapport des risques instantanés (IC95 %) Valeur pb | |||||||
| Événements-cibles primaires composites relatifs à l’efficacité : AVC, IM ou décès d’origine CV | 126 (5,1 %) | 174 (6,9 %) | 0,72 (0,57;0,90) p = 0,00466 | |||||||
| Événement-cible primaire relatif à l’innocuité : Hémorragie majeure selon les critères modifiés de l’ISTH | 77 (3,1 %) | 48 (1,9 %) | 1,61 (1,12;2,31) p = 0,00890 | |||||||
Avantage clinique net** : AVC, IM, décès d’origine CV ou hémorragie mortelle ou symptomatique d’un organe critique | 140 (5,6 %) | 185 (7,4 %) | 0,75 (0,60;0,94) p = 0,01072 | |||||||
| Artériopathie périphérique sans CP | N = 836 | N = 863 | ||||||||
| Événements-cibles primaires composites relatifs à l’efficacité : AVC, IM ou décès d’origine CV | 32 (3,8 %) | 36 (4,2 %) | 0,89 (0,55;1,44) p = 0,63869 | |||||||
| Événement-cible primaire relatif à l’innocuité : Hémorragie majeure selon les critères modifiés de l’ISTH | 25 (3,0 %) | 12 (1,4 %) | 2,19 (1,10;4,36) p = 0,02225 | |||||||
Avantage clinique net** : AVC, IM, décès d’origine CV ou hémorragie mortelle ou symptomatique d’un organe critique | 39 (4,7 %) | 40 (4,6 %) | 0,99 (0,64;1,54) p = 0,96349 | |||||||
a Population en intention de traitement, analyses primaires.
b Comprimés de rivaroxaban à 2,5 mg bid et 100 mg d’AAS une fois par jour par rapport à 100 mg d’AAS une fois par jour; valeur p selon le test de Mantel-Haenszel.
* REMARQUE : Il existe un chevauchement partiel dans l’étude COMPASS entre la sous-population de patients atteints de CP et la sous-population de patients atteints d’AP : 65,7 % des patients présentant une AP souffraient aussi de CP et 19,8 % des patients souffrant de CP présentaient aussi une AP.
** L’avantage clinique net rend compte de l’événement-cible composite primaire relatif à l’efficacité de l’étude COMPASS (AVC, IM, décès d’origine CV) et seulement des composantes les plus graves de l’événement-cible primaire relatif à l’efficacité, soit les hémorragies menaçant le pronostic vital selon les critères de l’ISTH (hémorragies mortelles et hémorragies symptomatiques d’une région ou d’un organe critique). L’estimation de l’avantage clinique ne tient pas compte des hémorragies de la plaie opératoire exigeant une nouvelle opération ou des hémorragies menant à l’hospitalisation.
L’hémorragie majeure selon les critères modifiés de l’International Society of Thrombosis and Hemostasis (ISTH est définie comme étant une hémorragie mortelle, une hémorragie symptomatique d’une région ou d’un organe critique, une hémorragie de la plaie opératoire exigeant une nouvelle opération ou une hémorragie menant à l’hospitalisation.
bid : deux fois par jour; IC : intervalle de confiance; AVC : accident vasculaire cérébral; IM : infarctus du myocarde; CV : cardiovasculaire
Figure 8 − Délai de survenue du premier événement-cible primaire relatif à l’efficacité (accident vasculaire cérébral, infarctus du myocarde, décès d’origine cardiovasculaire) au cours de l’étude COMPASS
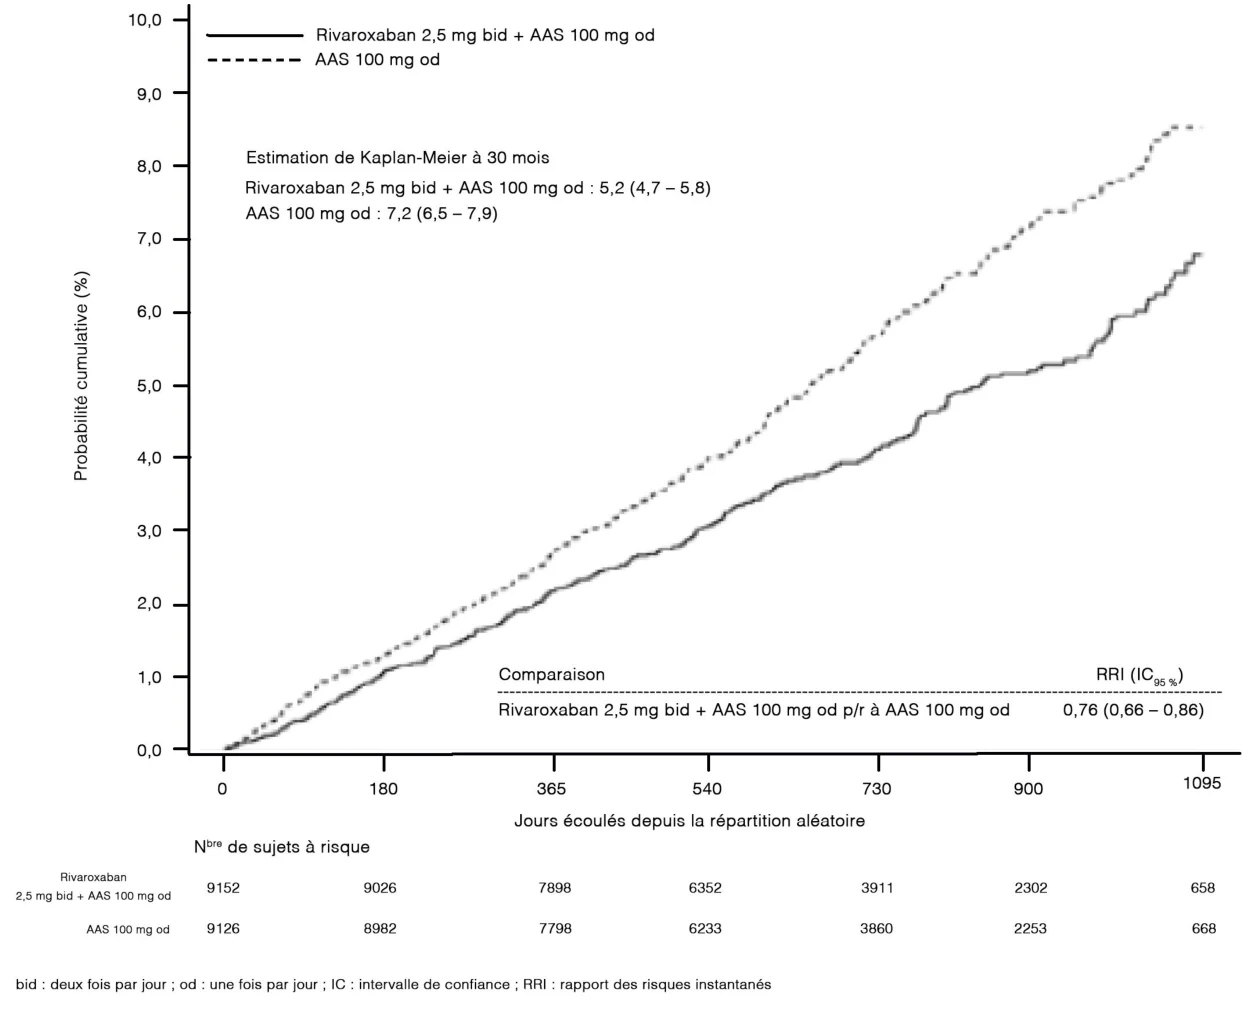
Analyse de sous-groupes de patients
Le Tableau 45 et le Tableau 46 présentent les taux de fréquence et l’effet du traitement pour l’association de comprimés de rivaroxaban à 2,5 mg bid et de 100 mg d’AAS une fois par jour en ce qui concerne l’événement-cible primaire relatif à l’efficacité et l’innocuité dans les principaux sous-groupes. L’effet du traitement a été semblable et la valeur p pour l’interaction dans les principaux sous-groupes n’a pas été significative.
Tableau 46 − Résumé des résultats pour l’événement-cible primaire relatif à l’efficacité en fonction du sous-groupe de patients au cours de l’étude de phase III COMPASS
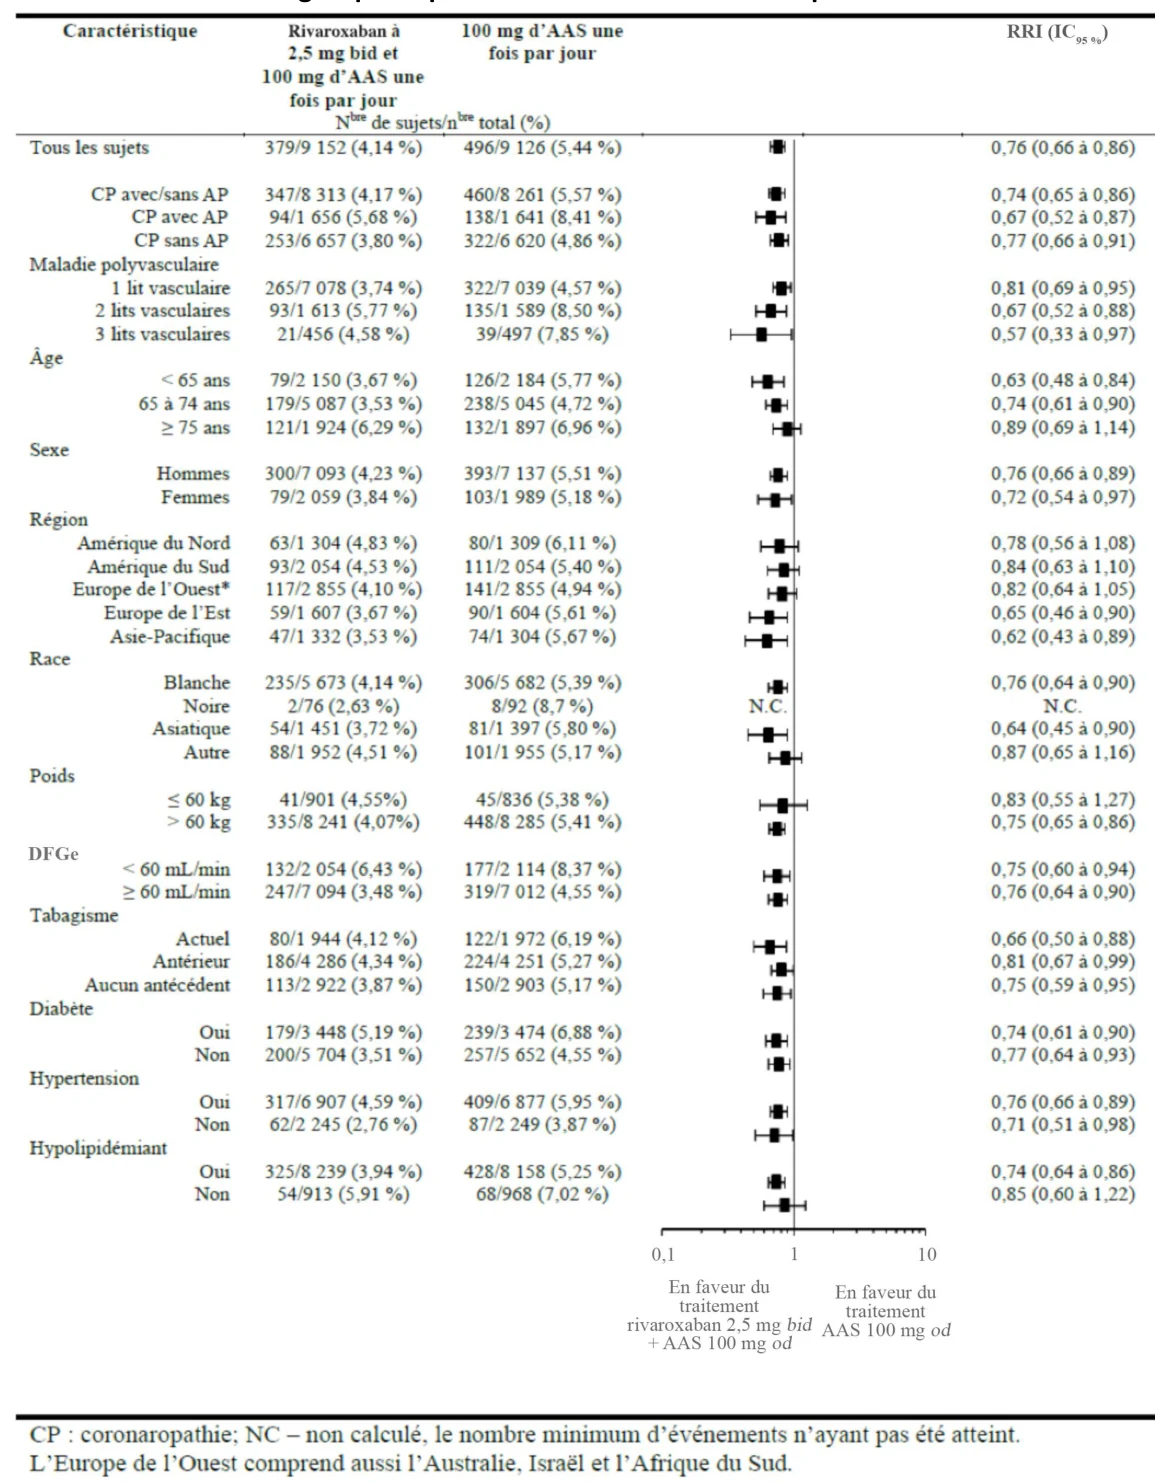
Tableau 47 − Nombre de patients ayant présenté une hémorragie majeure selon les critères modifiés de l’ISTH en fonction du sous-groupe de patients au cours de l’étude de phase III COMPASS
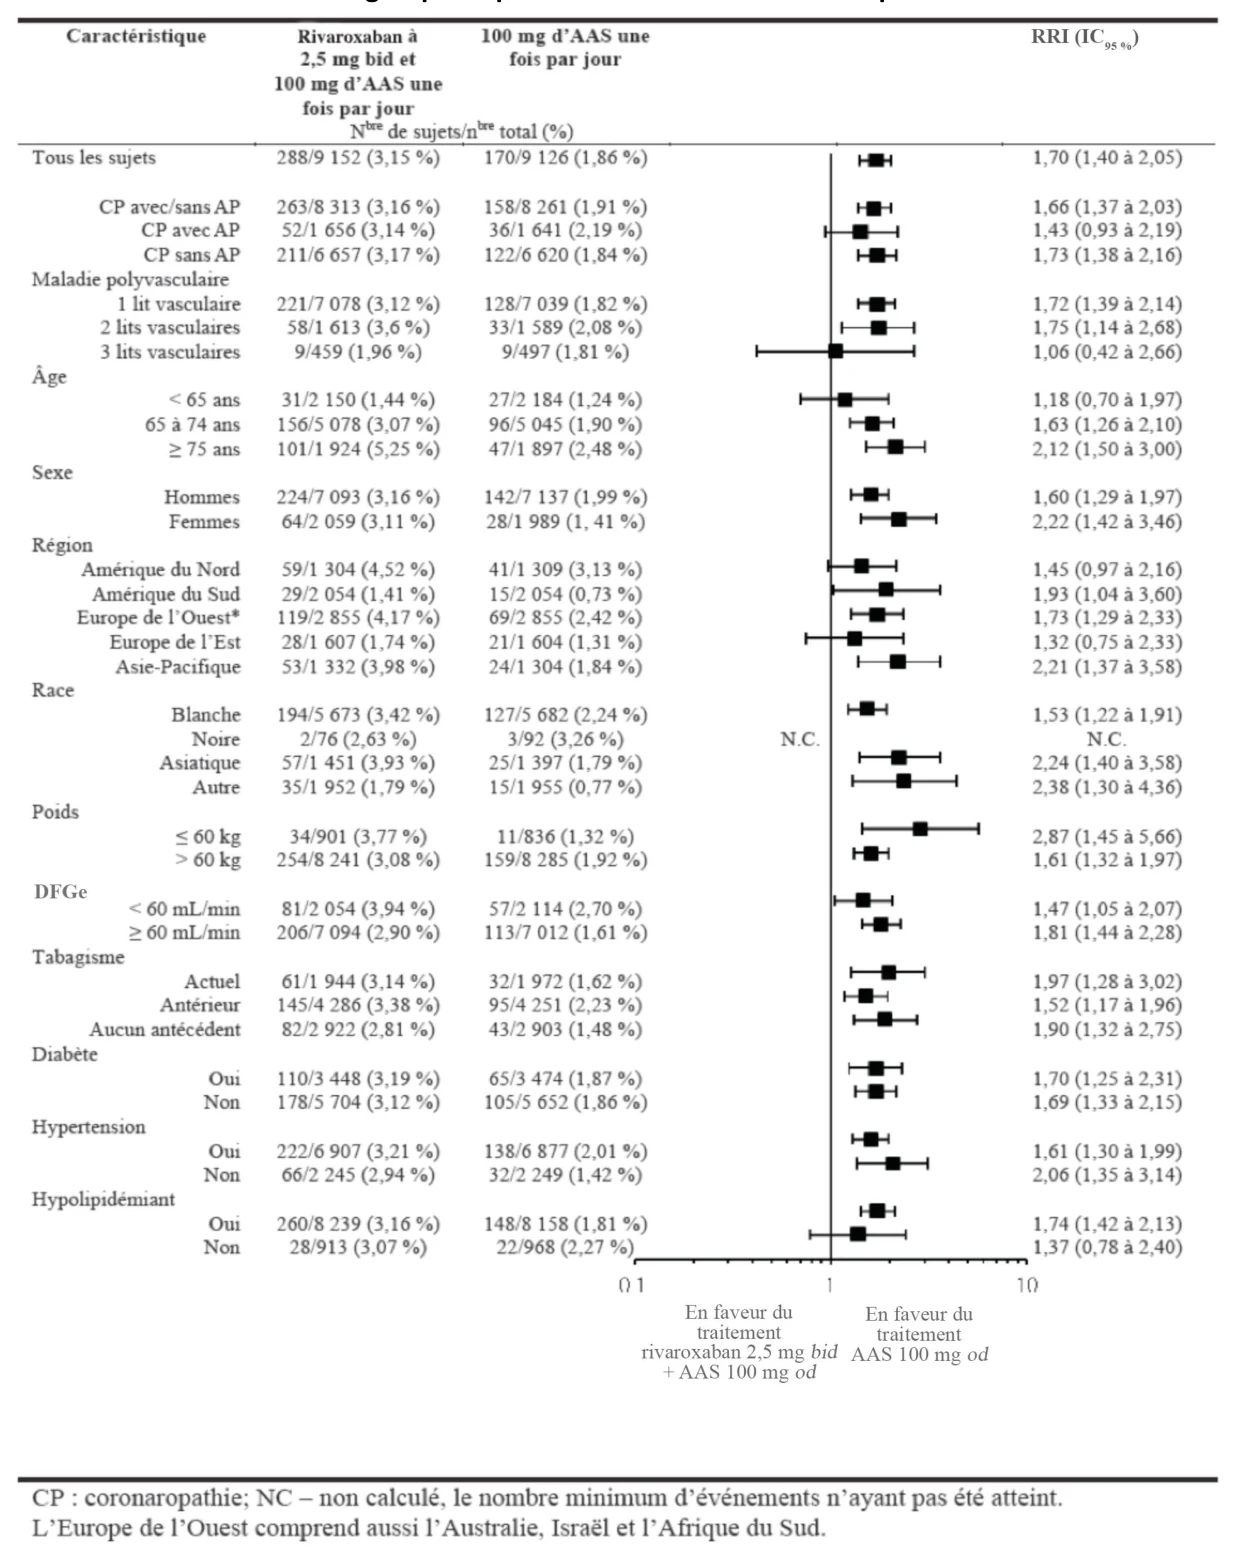
Sous-population de patients atteints de CP
Le Tableau 48 présente les taux de fréquence et l’effet du traitement pour l’association de comprimés de rivaroxaban à 2,5 mg bid et de 100 mg d’AAS une fois par jour en ce qui concerne l’événement-cible primaire relatif à l’efficacité, l’événement-cible relatif à l’hémorragie majeure selon les critères modifiés de l’ISTH et l’avantage clinique net pour les sous-groupes de patients ayant des antécédents d’IM dans la sous-population de patients atteints de CP.
Tableau 48 – Événements-cibles primaires relatifs à l’efficacité et à l’innocuité et avantage clinique net chez les patients atteints de l’étude COMPASS atteints de CP§
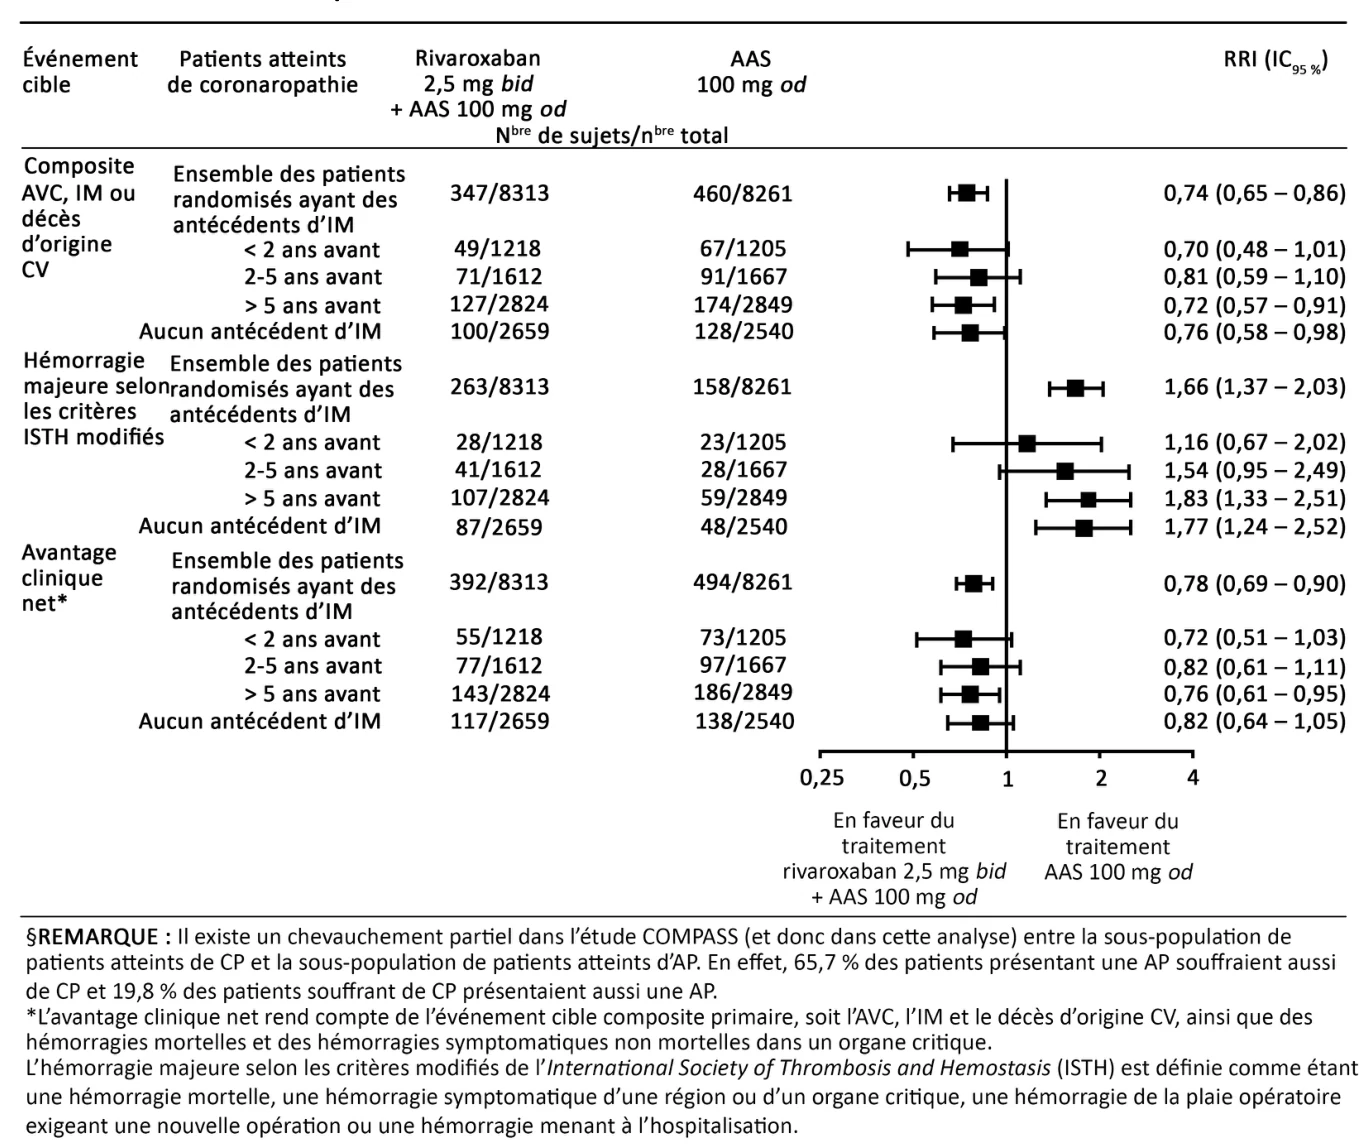
Analyse par landmark
Plusieurs analyses préspécifiées ont été effectuées afin de vérifier la présomption selon laquelle les effets du traitement sur les divers événements-cibles de l’étude COMPASS se maintiennent au fil du temps. Afin d’évaluer l’effet du traitement durant la première année ainsi que durant la deuxième année et au-delà, on a également effectué une analyse par landmark de l’événement-cible composite (AVC, IM et décès d’origine CV), de l’hémorragie majeure selon les critères modifiés de l’ISTH, de l’avantage clinique net et de la mortalité toutes causes confondues dans le sous-groupe de patients de l’étude COMPASS atteints de CP (Tableau 49). Dans chaque fenêtre de cette analyse par landmark, les patients exposés au risque d’événement-cible étaient des patients en vie au début de la fenêtre et chez qui l’événement-cible d’intérêt n’était jamais survenu.
Cadrant avec les analyses préspécifiées, cette analyse montre qu’en ce qui concerne la réduction de l’événement-cible primaire relatif à l’efficacité, l’avantage clinique net et la mortalité toutes causes confondues, l’effet du traitement pour l’association rivaroxaban à 2,5 mg bid plus AAS 100 mg od comparée à AAS 100 mg od se maintient au fil du temps, tandis que dans le cas de l’hémorragie majeure selon les critères modifiés de l’ISTH, il diminue après la première année de traitement; d’où une amélioration du rapport avantage-risque au fil du temps.
Tableau 49 – Analyse par landmark de la sous-population de patients de l’étude COMPASS atteints de CP§
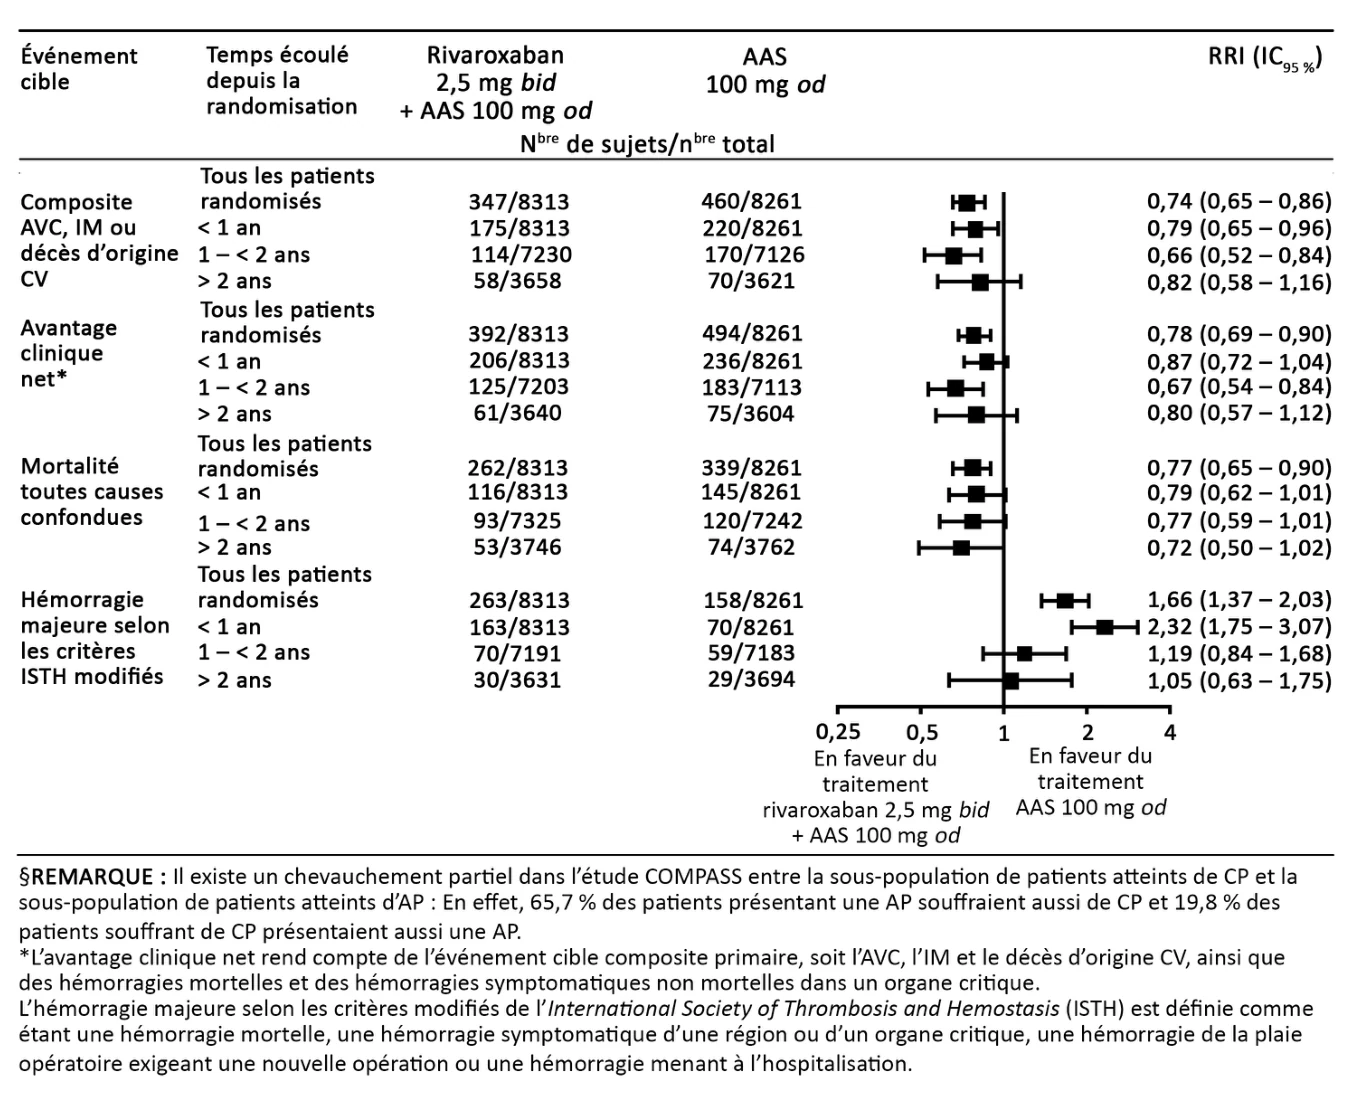
Sous-population de patients atteints d’AP
Le Tableau 50 présente les taux d’incidence et l’effet du traitement — 2,5 mg de rivaroxaban 2 f.p.j. en association avec 100 mg d’AAS 1 f.p.j. — relativement aux événements cibles primaires concernant l’efficacité et l’innocuité, aux événements cibles intéressant les membres et aux événements cibles composites dans la sous-population de patients atteints d’AP. L’analyse montre que le traitement combiné a produit une réduction de l’incidence des événements cibles primaires relatifs à l’efficacité, des événements indésirables affectant les membres et des événements composites (à savoir AVC majeur, IM, événements cardiovasculaires et événements indésirables majeurs affectant les membres).
Tableau 50 — Événements cibles primaires relatifs à l’efficacité et à l’innocuité, événements cibles relatifs aux membres et événements cibles composites chez les patients de l’étude COMPASS atteints d’AP§
| Rivaroxaban 2,5 mg bid plus AAS 100 mg od (N = 2492) | ASA 100 mg od (N = 2504) | Rivaroxaban 2,5 mg bid plus AAS 100 mg od | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Événements cibles | n (%) | n (%) | RRI (IC95 %) | valeur p | ||||||
Événements cibles primaires relatifs à l’efficacité AVC, décès CV, IM | 126 (5,1 %) | 174 (6,9 %) | 0,72 (0,57-0,90) | 0,0047 | ||||||
Événements cibles primaires relatifs à l’innocuité Hémorragie majeure selon les critères modifiés de l’ISTH | 77 (3,1 %) | 48 (1,9 %) | 1,61 (1,12-2,31) | 0,0089 | ||||||
| Événements cibles relatifs aux membres | ||||||||||
| Ischémie aiguë | 19 (0,8 %) | 34 (1,4 %) | 0,56 (0,32-0,99) | 0,0422 | ||||||
| Ischémie chronique | 16 (0,6 %) | 24 (1,0 %) | 0,67 (0,35-1,26) | 0,2076 | ||||||
| Événements indésirables majeurs affectant les membres (ÉIMM) | 30 (1,2 %) | 56 (2,2 %) | 0,54 (0,35-0,84) | 0,0054 | ||||||
| Ensemble des amputations vasculaires | 11 (0,4 %) | 28 (1,1 %) | 0,40 (0,20-0,79) | 0,0069 | ||||||
| Amputation majeure | 5 (0,2 %) | 17 (0,7 %) | 0,30 (0,11-0,80) | 0,0112 | ||||||
| ÉIMM et amputation majeurea | 32 (1,3 %) | 60 (2,4 %) | 0,54 (0,35-0,82) | 0,0037 | ||||||
| Principaux événements cibles composites pour l’AP | ||||||||||
Décès CV, AVC, IM ou ÉIMM | 155 (6,2 %) | 222 (8,9 %) | 0,69 (0,56-0,85) | 0,0004 | ||||||
Décès CV, AVC, IM, ÉIMM ou amputation majeure | 157 (6,3 %) | 225 (9,0 %) | 0,69 (0,56-0,85) | 0,0004 |
|---|
a Onze amputations majeures additionnelles d’origine vasculaire sans lien avec une ischémie aiguë ou chronique des membres (ÉIMM) ont été effectuées : 2 dans le groupe sous rivaroxaban 2,5 mg bid + AAS, 5 dans le groupe sous rivaroxaban 5 mg bid et 4 dans le groupe sous AAS seul.
§ REMARQUE : L’essai COMPASS — et par conséquent la présente analyse — comporte un chevauchement partiel entre la sous-population de sujets atteints de CP et la sous-population de sujets atteints d’AP. En effet, 65,7 % des patients atteints d’AP souffraient aussi de CP, et 19,8 % des patients souffrant de CP étaient également atteints d’AP.
L’hémorragie majeure selon les critères modifiés de l’International Society of Thrombosis and Hemostasis (ISTH est définie comme étant une hémorragie mortelle, une hémorragie symptomatique d’une région ou d’un organe critique, une hémorragie de la plaie opératoire exigeant une nouvelle opération ou une hémorragie menant à l’hospitalisation.
Ischémie aiguë des membres : Ischémie menaçant un membre avec signes d’obstruction artérielle selon des critères radiologiques ou nouveau déficit pulsatile entraînant une intervention (chirurgie, thrombolyse, angioplastie périphérique, amputation) dans les 30 jours après le début des symptômes.
Ischémie chronique des membres : Ischémie grave d’un membre, menant à une intervention.
ÉIMM : Survenue d’une ischémie aiguë ou chronique d’un membre pendant le suivi des sujets de l’essai, y compris toute amputation majeure additionnelle causée par un événement vasculaire non attribuable à une ischémie aiguë ou chronique d’un membre.
Amputation majeure : Amputation au-dessus de la partie antérieure du pied en raison d’une cause vasculaire ou amputation mineure de la partie antérieure du pied et des orteils.
14.2 Études de biodisponibilité comparatives
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de rivaroxaban de 2,5 mg — Teva-Rivaroxaban (Teva Canada Limitée) et Xarelto® (Bayer Inc.) — mesurés dans une étude de biodisponibilité comparative à double insu et double permutation, dans le cadre de laquelle, après répartition aléatoire, des hommes indo-asiatiques adultes, à jeun et en bonne santé, ont reçu une dose de chacun des produits. Un résumé des données de biodisponibilité obtenues auprès des 28 sujets qui ont terminé cette étude est présenté dans le tableau ci-après.
Résumé des données de biodisponibilité comparative
Rivaroxaban (1 x 2,5 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCt (ng•h/mL) | 539,07 549,95 (20,07) | 538,24 549,52 (19,95) | 100,2 | 96,4 – 104,0 |
Rivaroxaban (1 x 2,5 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASC∞ (ng•h/mL) | 549,23 559,94 (19,67) | 548,29 559,40 (19,59) | 100,2 | 96,5 – 104,0 |
| Cmax (ng/mL) | 86,43 88,37 (20,65) | 85,18 86,74 (19,42) | 101,5 | 95,2 – 108,2 |
| tmax3 (h) | 1,67 (0,67 – 4,00) | 1,67 (0,67 – 4,00) | ||
| t½4 (h) | 4,82 (21,15) | 4,74 (21,26) | ||
1 Comprimés Teva-Rivaroxaban (rivaroxaban) de 2,5 mg, Teva Canada Limitée.
2 Comprimés PrXarelto® (rivaroxaban) de 2,5 mg, Bayer Inc., achetés au Canada.
3 Exprimé sous forme de médiane (intervalle) uniquement.
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
Étude chez des sujets à jeun recevant 10 mg
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de rivaroxaban de 10 mg — Teva-Rivaroxaban (Teva Canada Limitée) et Xarelto® (Bayer Inc.) — mesurés dans une étude de biodisponibilité comparative à double insu et à double permutation, dans le cadre de laquelle, après répartition aléatoire, des hommes indo-asiatiques adultes, à jeun et en bonne santé, ont reçu une dose de chacun des produits. Un résumé des données de biodisponibilité obtenues auprès des 26 sujets qui ont terminé cette étude est présenté dans le tableau ci-après.
Résumé des données de biodisponibilité comparative
Rivaroxaban (1 × 10 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 1799,91 1824,65 (16,61) | 1726,89 1750,44 (16,58) | 104,2 | 99,0 – 109,7 |
ASCI (ng•h/mL) | 1823,80 1848,22 (16,37) | 1751,03 1775,26 (16,72) | 104,2 | 99,1 – 109,5 |
Cmax (ng/mL) | 219,10 223,18 (19,27) | 204,63 210,76 (24,22) | 107,1 | 97,4 – 117,8 |
| tmax3 (h) | 3,00 (0,67 – 4,50) | 2,67 (1,00 – 4,52) | ||
| t½4 (h) | 6,45(20,33) | 6,74 (29,61) | ||
1 Comprimés Teva-Rivaroxaban (rivaroxaban) de 10 mg, Teva Canada Limitée.
2 Comprimés Xarelto® (rivaroxaban) de 10 mg, Bayer Inc., Canada.
3 Exprimé sous forme de médiane (intervalle) uniquement.
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
Étude chez des sujets non à jeun recevant 20 mg
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de trois types de comprimés de rivaroxaban de 20 mg — Teva-Rivaroxaban (Teva Canada Limitée), XARELTO® (Bayer Inc., commercialisé au Canada) et XARELTO® (Bayer AG, commercialisé aux É.-U.) — mesurés chez 27 hommes indo-asiatiques adultes, non à jeun et en bonne santé, au cours d’une étude de biodisponibilité comparative croisée à trois permutations durant laquelle les médicaments ont été administrés à double insu sous forme de doses uniques de 1 × 20 mg, après répartition aléatoire des sujets. Le tableau ci-dessous présente un résumé des données de biodisponibilité comparant les comprimés Teva-Rivaroxaban (Teva Canada Limitée) avec ceux de XARELTO® (rivaroxaban) (Bayer Inc., commercialisé au Canada), obtenues chez les 27 sujets ayant été inclus dans les analyses pharmacocinétique et statistique.
Résumé des données de biodisponibilité comparative
Rivaroxaban (1 × 20 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
| ASCT (ng•h/mL) | 3888,43 3937,88 (17,61) | 3898,55 3942,78 (16,50) | 99,8 | 97,3 – 102,3 |
| AUCI (ng•h/mL) | 3926,79 3979,95 (17,87) | 3936,01 3981,83 (16,46) | 99,8 | 97,2 – 102,4 |
| Cmax (ng/mL) | 432,12 435,18 (14,30) | 443,72 447,79 (15,65) | 97,4 | 92,5 – 102,5 |
| tmax3 (h) | 4,00 (1,00 - 6,00) | 4,00 (1,67 - 6,00) | ||
| t½4 (h) | 6,70 (22,45) | 6,67 (27,04) | ||
1 Comprimés pelliculés Teva-Rivaroxaban (rivaroxaban) de 20 mg, Teva Canada Limitée.
2 Comprimés pelliculés PrXarelto® (rivaroxaban) de 20 mg, Bayer Inc., Canada.
3 Exprimé sous forme de médiane (intervalle) uniquement.
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale (études à doses répétées)
Le rivaroxaban a été administré pendant au plus 6 mois à des rats et 12 mois à des chiens. En raison du mode d’action pharmacologique (effets du médicament sur le temps de coagulation), on n’a pu déterminer la concentration sans effet observé. Tous les effets indésirables, sauf une légère réduction de la prise de poids des rats et des chiens, ont pu être attribués à une exagération du mode d’action pharmacologique du composé. Chez les chiens, de très fortes doses ont causé de graves hémorragies spontanées. La concentration sans effet nocif observé après l’exposition prolongée a été de 12,5 mg/kg chez le rat et de 5 mg/kg chez le chien.
Carcinogénicité
Au cours d’une étude du pouvoir carcinogène de 2 ans, le rivaroxaban a été évalué chez des souris (jusqu’à 60 mg/kg/jour ; atteinte de taux d’exposition systémique semblables à ceux chez l’humain) et des rats (jusqu’à 3,6 fois les taux d’exposition systémique chez l’humain) et n’a pas eu de pouvoir carcinogène.
Génotoxicité
Aucun potentiel génotoxique n’a été observé dans un test de mutations géniques chez les bactéries (test d’Ames), dans un test in vitro d’aberrations chromosomiques et dans le test in vivo des micronoyaux.
Toxicologie relative à la reproduction et au développement
Des études de toxicité développementale ont été menées avec des doses de rivaroxaban de jusqu’à 38 fois (rat) et 89 fois (lapin) la dose thérapeutique chez l’humain. Le profil toxicologique est surtout caractérisé par une toxicité maternelle attribuable à l’exagération des effets pharmacodynamiques.
Jusqu’à la plus forte dose évaluée, le rivaroxaban n’a pas eu de pouvoir tératogène primaire.
Après l’administration de rivaroxaban marqué au carbone 14, la radioactivité a traversé la barrière placentaire chez le rat. Les concentrations maximums ou l’ASC n’ont dépassé les concentrations sanguines chez la mère dans aucun des organes et tissus fœtaux. L’exposition moyenne des fœtus selon l’ASC(0-24) a atteint environ 20 % de la concentration sanguine chez la mère. L’ASC dans les glandes mammaires a été à peu près équivalente à l’ASC dans le sang, ce qui indique que la radioactivité passe dans le lait (voir 2 Contre-indications).
Le rivaroxaban a été sans effet sur la fertilité des mâles et des femelles à des doses de jusqu’à 200 mg/kg.
Du rivaroxaban marqué au carbone 14 a été administré par voie orale à des rates Wistar en lactation (du 8e au 10e jour après la mise bas) à raison d’une seule dose de 3 mg/kg de poids vif.
La radioactivité liée au rivaroxaban marqué au carbone 14 est passée dans le lait des rates en lactation dans une faible mesure par rapport à la dose administrée : la quantité approximative de radioactivité dans le lait a été de 2,12 % de la dose administrée dans les 32 heures suivant l’administration (voir 2 Contre-indications).
Toxicité chez les rejetons
Le rivaroxaban a fait l’objet d’une évaluation chez des ratons des deux sexes ayant reçu le médicament pendant une période de traitement allant jusqu’à 3 mois. Le traitement a été administré à compter du quatrième jour après la naissance, à des doses de 6, 20 et 60 mg/kg/jour. Exception faite de signes d’effets pharmacodynamiques exagérés (augmentation du temps de coagulation), le rivaroxaban a généralement été bien toléré et aucun signe de toxicité spécifique des organes cibles ou de toxicité pour les organes en cours de développement n’a été observé.
17 Monographie ayant servi de référence
- 1. Monographie XARELTO® (rivaroxaban) en comprimés de 2,5 mg, 10 mg, 15 mg et 20 mg et en granules pour suspension orale de 1 mg/mL. Numéro de contrôle de la présentation : 297542, Bayer Inc. Date de révision : 23 septembre 2025.