


Monographie de produit - Vectibix
1 INDICATIONS
VECTIBIX (panitumumab pour injection) est indiqué :
en association avec FOLFOX (5-fluorouracile, leucovorine et oxaliplatine en perfusion)
pour le traitement des patients atteints d’un carcinome colorectal métastatique (CCRm) comportant le gène RAS non muté (type sauvage) qui n’ont reçu aucun traitement antérieur;
en monothérapie pour le traitement des patients atteints d’un CCRm comportant le gène
RAS non muté (type sauvage) après échec de chimiothérapies à base de fluoropyrimidine, d’oxaliplatine et d’irinotécan.
1.1 Enfants
L’innocuité et l’efficacité de VECTIBIX chez les enfants (< 18 ans) n’ont pas été établies.
1.2 Personnes âgées
Des 737 patients atteints d’un CCRm exprimant KRAS de type sauvage qui ont reçu VECTIBIX en monothérapie dans le cadre des études 20020408 et 20080763 (voir la section 14, ESSAIS CLINIQUES), 36 % avaient 65 ans ou plus tandis que 8 % avaient 75 ans ou plus. Des 142 patients atteints d’un CCRm exprimant RAS de type sauvage qui ont reçu VECTIBIX en monothérapie dans le cadre de l’étude 20100007, 39 % avaient 65 ans ou plus et 5 % avaient 75 ans ou plus. Aucune différence globale en matière d’innocuité ou d’efficacité n’a été constatée entre les patients âgés (≥ 65 ans) et les patients de moins de 65 ans qui ont été traités par VECTIBIX en monothérapie. Toutefois, un nombre plus élevé d’événements indésirables graves a été rapporté chez les patients âgés atteints d’un CCRm comportant le gène RAS de type sauvage qui étaient traités par VECTIBIX en association avec FOLFOX (57 %, 55/96) comparativement à FOLFOX seul (38 %, 36/95) (voir la section 7.1.4, Personnes âgées).
2 CONTRE-INDICATIONS
- VECTIBIX (panitumumab) est contre-indiqué chez les patients ayant des antécédents d’hypersensibilité grave ou menaçant le pronostic vital au panitumumab, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète, consulter la section 6, FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- VECTIBIX n’est pas indiqué dans le traitement des patients atteints d’un CCRm comportant le gène RAS (KRAS ou NRAS) muté ni des patients pour lesquels le statut mutationnel du gène RAS (KRAS ou NRAS) est inconnu (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- Effets toxiques dermatologiques et effets toxiques sur les tissus mous : Des effets toxiques dermatologiques liés au blocage de l’EGFR par VECTIBIX (panitumumab) sont survenus chez 92 % des patients (N = 842) qui ont participé aux essais cliniques portant sur la monothérapie dans le CCRm; ces effets étaient graves (grade 3 ou plus selon les critères de toxicité courants du National Cancer Institute [NCI-CTC]) chez 13 % des patients recevant VECTIBIX en monothérapie. Lors d’un essai clinique portant sur FOLFOX (étude 20050203), des effets toxiques dermatologiques se sont produits chez 97 % des patients (N = 256) et ils étaient graves (de grade 3 ou plus selon les critères CTC du NCI) chez 41 % des patients atteints d’un CCRm exprimant RAS de type sauvage qui ont reçu VECTIBIX en association avec FOLFOX. Les manifestations cliniques comprenaient, entre autres, une dermatite acnéiforme, un prurit, un érythème, des éruptions cutanées, une desquamation cutanée, un périonyxis, une sécheresse cutanée et des fissures cutanées. Chez les patients qui présentent des effets toxiques dermatologiques ou des effets toxiques sur les tissus mous pendant un traitement par VECTIBIX, il convient de surveiller l’apparition de séquelles inflammatoires ou infectieuses. Des complications infectieuses mettant la vie en danger ou causant la mort, y compris des cas de fasciite nécrosante, d’abcès ou de sepsie, ont été observées chez des patients traités par VECTIBIX. Des maladies mucocutanées bulleuses se manifestant par des cloques, de l’érosion et de la desquamation et pouvant mettre la vie en danger ou causer la mort, y compris de rares cas du syndrome de Stevens-Johnson, de nécrose cutanée et d’érythrodermie bulleuse avec épidermolyse ont été signalés après la commercialisation du produit chez des patients recevant VECTIBIX. En cas d’apparition du syndrome de Stevens-Johnson ou d’érythrodermie bulleuse avec épidermolyse, il faut cesser l’administration de VECTIBIX. Il faut interrompre le traitement par VECTIBIX ou l’arrêter définitivement en présence d’effets toxiques dermatologiques ou d’effets toxiques sur les tissus mous associés à des complications inflammatoires ou infectieuses graves ou mettant la vie en danger. Pour modifier la dose en raison d’effets toxiques dermatologiques, voir la section 4.2, Dose recommandée et modification posologique. Il est recommandé aux patients d’utiliser de la crème solaire, de porter un chapeau et de limiter leur exposition au soleil pendant leur traitement par VECTIBIX, étant donné que le soleil peut exacerber les effets toxiques dermatologiques.
- Réactions liées à la perfusion : Des réactions liées à la perfusion, y compris une réaction anaphylactique, un bronchospasme, de la dyspnée, de la fièvre, des frissons et de l’hypotension, ont été rapportées au cours des essais cliniques et après la commercialisation du produit. Dans les études cliniques portant sur la monothérapie (N = 842), de graves réactions liées à la perfusion (de grade 3 ou 4 selon les critères CTC du NCI) se sont produites chez 0,6 % des patients qui ont reçu VECTIBIX. Lors d’un essai clinique portant sur FOLFOX (étude 20050203), de graves réactions liées à la perfusion (de grade 3 ou plus selon les critères CTC du NCI) se sont produites chez 2,7 % des patients atteints d’un CCRm porteur de RAS de type sauvage qui ont reçu VECTIBIX en association avec FOLFOX (N = 256) et chez 2,0 % des patients qui ont reçu FOLFOX seul (N = 250). Après la commercialisation du produit, les réactions graves liées à la perfusion qui ont été rapportées ont eu une issue fatale dans de très rares cas seulement. Des réactions fatales ont également été observées chez des patients ayant des antécédents d’hypersensibilité à VECTIBIX (voir la section Autres réactions d’hypersensibilité). Il faut mettre fin à la perfusion si une réaction grave ou potentiellement mortelle liée à cette dernière survient. Selon la gravité ou la persistance de la réaction, il convient d’envisager l’arrêt définitif de l’administration de VECTIBIX (voir la section 4.2, Dose recommandée et modification posologique).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Au besoin, le Programme de soutien aux patients EntrustMC d’Amgen peut aider à planifier l’administration de VECTIBIX par l’intermédiaire de cliniques de perfusion dont le personnel compte des professionnels de la santé qualifiés et formés précisément pour l’administration des perfusions de VECTIBIX. Vous pouvez obtenir des renseignements sur le Programme de soutien aux patients EntrustMC en téléphonant au Programme VICTOIREMD chapeauté par le Programme EntrustMC d’Amgen au 1-888-706-4717.
4.2 Dose recommandée et modification posologique
Santé Canada n’a autorisé aucune indication concernant l’utilisation de ce médicament chez les enfants (voir la section 7.1.3, Enfants).
La dose recommandée de VECTIBIX est de 6 mg/kg de poids corporel, administrée par perfusion intraveineuse sur une période de 60 minutes, 1 fois toutes les 2 semaines. Poursuivre l’administration du médicament jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables (voir la section 4.4, Administration).
Réactions liées à la perfusion
Réduire la vitesse de perfusion de 50 % chez les patients qui présentent une réaction légère ou modérée (grades 1 ou 2) liée à la perfusion pendant la durée de celle-ci.
Il faut mettre fin à la perfusion s’il se produit une réaction grave ou potentiellement mortelle. Selon la gravité ou la persistance de la réaction, il convient d’arrêter définitivement l’administration de VECTIBIX.
Prise en charge des effets toxiques cutanés
Un traitement de la peau proactif, incluant un hydratant pour la peau, un écran solaire (FPS > 15 UVA et UVB), une crème stéroïde topique (pas plus forte que l’hydrocortisone à 1 %) et un antibiotique par voie orale (par exemple, la doxycycline), tel que prescrit par le médecin, peut être utile dans la prise en charge des effets toxiques cutanés. Les patients pourraient devoir appliquer un hydratant et un écran solaire sur le visage, les mains, les pieds, le cou, le dos et la poitrine tous les matins pendant le traitement, et appliquer le stéroïde topique sur le visage, les mains, les pieds, le cou, le dos et la poitrine tous les soirs. Le traitement des réactions cutanées doit être fondé sur leur gravité et peut inclure un hydratant, un écran solaire (FPS > 15 [UVA et UVB]) et une crème stéroïde topique (pas plus forte que l’hydrocortisone à 1 %) appliquée sur les zones atteintes, et/ou des antibiotiques par voie orale, comme prescrit par le médecin (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Réactions dermatologiques
Si un patient présente des effets toxiques dermatologiques de grade 3 ou plus liés à VECTIBIX, ou que ces effets sont jugés intolérables, les modifications suivantes de la posologie sont recommandées :
Tableau 1. Modifications de la dose pendant le traitement par VECTIBIX
| Apparition de | Administration de VECTIBIX | Résultats | Réglage de la dose | ||
| symptômes | |||||
| cutanés : | |||||
| grade ≥ 3 | |||||
| Première apparition | Ne pas administrer 1 ou 2 doses | Amélioration (grade < 3) | Continuer les perfusions à 100 % de la dose originale | ||
| Pas de rétablissement | Arrêter | ||||
| À la deuxième apparition | Ne pas administrer 1 ou 2 doses | Amélioration (grade < 3) | Continuer les perfusions à 80 % de la dose originale | ||
| Pas de rétablissement | Arrêter | ||||
| À la troisième apparition | Ne pas administrer 1 ou 2 doses | Amélioration (grade < 3) | Continuer les perfusions à 60 % de la dose originale | ||
| Pas de rétablissement | Arrêter | ||||
À la quatrième apparition | Arrêter définitivement | - | - | ||
4.3 Reconstitution
Sans objet
4.4 Administration
VECTIBIX est offert en solution stérile et incolore, sans agent de conservation, renfermant 20 mg/mL de panitumumab, en flacons à usage unique. Il faut examiner VECTIBIX visuellement avant l’administration. La solution peut contenir une petite quantité de particules de panitumumab visibles, translucides ou blanches, de nature protéique et amorphes (qui seront retenues pendant la perfusion par un filtre raccordé à la tubulure). VECTIBIX ne doit pas être administré si son aspect ne correspond pas à la description qui précède. La solution VECTIBIX ne doit pas être agitée.
Les perfusions de VECTIBIX doivent être préparées à l’aide d’une technique d’asepsie appropriée. Ne pas administrer VECTIBIX en injection i.v. directe ou bolus. Il faut administrer VECTIBIX à l’aide d’une pompe à perfusion i.v. de la façon suivante :
- Ne pas utiliser une aiguille hypodermique de calibre inférieur à 21 pour retirer la quantité de VECTIBIX nécessaire pour une dose de 6 mg/kg. Ne pas utiliser un dispositif sans aiguille (p. ex., un adaptateur pour flacon) pour retirer le contenu du flacon.
- Diluer dans du chlorure de sodium à 0,9 % pour préparations injectables, USP*, jusqu’à l’obtention d’une concentration maximale ≤ 10 mg/mL et d’un volume total de 100 mL.
- Mélanger la solution diluée en renversant le flacon délicatement. Ne pas agiter.
Administrer à l’aide d’un filtre intégré à la tubulure, à faible liaison aux protéines, de
0,2 mcm ou de 0,22 mcm.
- Perfuser en 60 minutes environ à l’aide d’un cathéter i.v. périphérique ou d’un cathéter à demeure*. Si la première perfusion est tolérée, les suivantes peuvent être administrées en 30 à 60 minutes.
- Rincer le cathéter avant et après l’administration de VECTIBIX avec une solution de chlorure de sodium à 0,9 % pour préparations injectables, USP, afin d’éviter de mélanger le produit à d’autres médicaments ou à d’autres solutions i.v.
*Si le poids corporel réel d’un patient nécessite des doses supérieures à 1 000 mg, administrer les perfusions sur une période d’environ 90 minutes.
VECTIBIX ne doit pas être mélangé à d’autres médicaments ni administré en concomitance avec d’autres substances par perfusion. Il ne faut ajouter aucun autre médicament aux solutions contenant VECTIBIX, et VECTIBIX doit être dilué dans une solution contenant du chlorure de sodium à 0,9 % pour préparations injectables, USP.
Aucune incompatibilité n’a été observée entre VECTIBIX et le chlorure de sodium à 0,9 % pour préparations injectables, USP, dans des sacs pour perfusion en polychlorure de vinyle ou en polyoléfine.
4.5 Dose oubliée
Il faut tenter autant que possible d’administrer VECTIBIX dans les 3 jours avant ou les 3 jours après la dose prévue (à l’exception des cas notés dans la section 4.2, Dose recommandée et modification posologique : Réactions dermatologiques). Si la dose prévue est oubliée, VECTIBIX doit être administré aussitôt que possible. La dose suivante doit être administrée selon un nouvel horaire, relativement à la journée où la dernière dose a été administrée (c.-à-d. toutes les 2 semaines pour les doses de 6 mg/kg de VECTIBIX).
5 SURDOSAGE
Des doses maximales de 9 mg/kg ont été évaluées dans des essais cliniques. Des cas de surdosage ont été rapportés à des doses pouvant atteindre environ le double de la dose thérapeutique recommandée (12 mg/kg). Les événements indésirables observés comprenaient des effets toxiques cutanés, de la diarrhée, une déshydratation et une fatigue, et correspondaient au profil d’innocuité à la dose recommandée.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau
2. Formes posologiques, concentrations, composition et emballage
VECTIBIX est une solution stérile et incolore ne contenant aucun agent de conservation et renfermant 20 mg/mL de panitumumab, dans un flacon à usage unique.
Forme posologique
VECTIBIX est offert en solution (20 mg/mL) sans agent de conservation, renfermant 100 ou 400 mg de panitumumab, en flacons à usage unique de 5 et de 20 mL, respectivement. VECTIBIX est fourni dans une boîte contenant un seul flacon.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3, ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Autres réactions d’hypersensibilité
Des réactions d’hypersensibilité ont été signalées, y compris un cas d’œdème angioneurotique ayant causé la mort, survenu plus de 24 heures après la perfusion. Selon la gravité des réactions d’hypersensibilité (déterminée, entre autres, par la présence de bronchospasmes, d’œdème, d’œdème angioneurotique, d’hypotension ou d’anaphylaxie et la nécessité de recourir à un traitement médicamenteux par voie parentérale) et/ou la persistance (p. ex., prolongée par rapport à transitoire) de ces réactions, on peut cesser définitivement le traitement par VECTIBIX
(voir les sections 2, CONTRE-INDICATIONS et 8, EFFETS INDÉSIRABLES). Les réactions d’hypersensibilité doivent immédiatement être prises en charge à l’aide d’un traitement médical jugé adéquat par le médecin traitant.
Il est recommandé de prévenir les patients du risque de réactions d’hypersensibilité tardives et de leur conseiller de communiquer avec leur médecin en cas de symptômes.
VECTIBIX en association avec une chimiothérapie à base d’oxaliplatine pour le traitement des patients atteints d’un CCRm exprimant le gène RAS muté ou pour lesquels le statut mutationnel du gène RAS est inconnu
VECTIBIX ne devrait pas être administré aux patients atteints d’un CCRm comportant le gène RAS (KRAS ou NRAS) muté ni aux patients pour lesquels le statut mutationnel du gène RAS (KRAS ou NRAS) est inconnu.
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
Perfusion intraveineuse (i.v.) | Concentré stérile pour solution pour perfusion à 100 mg et à 400 mg (20 mg/mL) | Acétate de sodium, chlorure de sodium, eau pour injection, USP | ||
Une analyse rétrospective prédéfinie d’un sous-groupe de 641 des 656 patients atteints d’un CCRm porteur du gène KRAS (exon 2) de type sauvage qui ont participé à l’étude 20050203 de phase III a mis en évidence des mutations additionnelles du gène RAS (KRAS [exons 3 et 4] ou NRAS [exons 2, 3 et 4]) chez 17 % (n = 108) des patients. Une diminution de la survie sans progression (SSP) et de la survie globale (SG) a été constatée chez les patients atteints d’un CCRm exprimant le gène RAS muté qui ont reçu VECTIBIX et FOLFOX (n = 51) par rapport à FOLFOX seul (n = 57) (voir la section Surveillance et tests de laboratoire, Test de détection du marqueur génétique de la tumeur).
Augmentation de la toxicité et diminution de la survie globale en association avec le bevacizumab et une chimiothérapie
Un essai multicentrique, ouvert et à répartition aléatoire mené auprès de 1 053 patients a permis d’évaluer l’efficacité et l’innocuité du bevacizumab et des chimiothérapies à base d’oxaliplatine ou d’irinotécan, associés ou non à VECTIBIX, dans le traitement de première intention du CCRm.
Dans l’un et l’autre des groupes recevant les chimiothérapies, une toxicité plus importante a été observée dans les groupes qui recevaient également VECTIBIX, ce qui se manifestait par une plus grande fréquence d’événements indésirables de grade 3 et plus, une plus grande fréquence d’événements indésirables graves et un plus grand nombre de décès par rapport au groupe témoin.
Des événements indésirables graves ont été signalés chez 59 % des sujets recevant VECTIBIX contre 37 % des sujets du groupe témoin, le groupe traité par VECTIBIX rapportant des fréquences plus élevées de déshydratation, de diarrhée, d’embolie pulmonaire, de nausées et de vomissements. Dans l’ensemble, la fréquence des infections graves était différente selon le traitement (15 % contre 9 %); toutefois, aucun type d’infection particulier ne s’est produit à une fréquence élevée. Dix-neuf pour cent des patients recevant VECTIBIX ont subi un événement grave considéré comme lié à VECTIBIX, les plus fréquents étant la diarrhée, la déshydratation et les vomissements.
VECTIBIX n’est pas indiqué en association avec le bevacizumab, avec ou sans chimiothérapie, dans le traitement du CCRm.
Traitement d’association avec le schéma chimiothérapeutique IFL (irinotécan, bolus de 5-fluorouracile et leucovorine)
Dans une étude à un seul groupe (N = 19), une fréquence élevée de diarrhée grave (58 %) a été observée chez les patients recevant VECTIBIX en association avec de l’irinotécan, du 5-fluorouracile en bolus et de la leucovorine dans le cadre du schéma IFL. VECTIBIX n'est pas indiqué en association avec le schéma IFL.
Patients ayant un indice fonctionnel ECOG de 2 traités par VECTIBIX en association avec une chimiothérapie
Dans le cadre de l’étude de phase III 20050203 (N = 1 183; 656 patients et 440 patients atteints d’un CCRm exprimant, respectivement, le gène KRAS de type sauvage et le gène KRAS muté) qui visait à comparer VECTIBIX administré en association avec FOLFOX et FOLFOX administré seul en traitement de première intention, les patients ayant un CCRm exprimant KRAS de type sauvage et un indice fonctionnel de 2 sur l’échelle de l’Eastern Cooperative Oncology Group (ECOG) (N = 37 : n = 19 [VECTIBIX plus FOLFOX]; n = 18 [FOLFOX seul]) ont connu une augmentation des effets toxiques et une diminution importante de la SSP et de la SG, par rapport aux patients ayant un indice fonctionnel ECOG de 0 ou de 1 (n = 611). Chez les patients ayant un CCRm exprimant KRAS de type sauvage et ayant reçu VECTIBIX avec FOLFOX, les événements indésirables survenus à une fréquence différant de plus de 20 % entre les groupes de traitement au sein de chaque groupe d’indice fonctionnel ECOG et différant de plus de 5 % entre les divers groupes d’indices fonctionnels ECOG étaient l’hypomagnésiémie, l’hypokaliémie, l’anémie et la perte pondérale. Des résultats semblables relatifs à l’innocuité ont été constatés chez les patients ayant un CCRm exprimant RAS de type sauvage. Par conséquent, chez les patients qui ont un indice fonctionnel ECOG de 2, il est recommandé d’évaluer le rapport risques-bienfaits avant de commencer un traitement par VECTIBIX en association avec une chimiothérapie pour le traitement du CCRm.
Patients ayant un régime alimentaire réduit en sodium
Ce médicament contient 0,150 millimole de sodium (soit 3,45 mg de sodium) par mL de concentré. Cela doit être pris en considération dans le cas des patients qui ont un régime alimentaire réduit en sodium.
Cancérogenèse et mutagenèse
Aucune étude de cancérogenèse ou de mutagenèse n'a été menée avec VECTIBIX.
Conduite de véhicules et utilisation de machines
Aucune étude n’a été réalisée afin d’évaluer l’effet du médicament sur la capacité à conduire ou à utiliser des machines. Si le patient a des symptômes liés au traitement qui nuisent à sa vision ou à sa capacité de se concentrer ou de réagir, il lui est déconseillé de conduire ou d’utiliser des machines tant que ces symptômes persistent.
Fonctions hépatique, biliaire et pancréatique
L’innocuité et l’efficacité de VECTIBIX chez les patients présentant une insuffisance hépatique n’ont pas été établies.
Surveillance et tests de laboratoire
Surveillance des électrolytes
Une diminution progressive des taux sériques de magnésium menant à une hypomagnésiémie grave a été observée chez certains patients dans l’ensemble des essais cliniques. Dans la population porteuse du gène KRAS de type sauvage de l’étude 20020408, une hypomagnésiémie s’est produite chez 3 % (4/123) des patients traités par VECTIBIX. Deux patients (2 %, 2/123) qui ont reçu VECTIBIX ont subi un événement de grade 3 ou plus. Dans l’étude 20080763, une hypomagnésiémie s’est produite chez 29 % (143/496) des patients traités par VECTIBIX. Des événements indésirables de grade 3 ou plus se sont produits chez 7 % (36/496) des patients traités par VECTIBIX. Au cours de l’étude 20100007 (ensemble d’analyse de l’innocuité), une hypomagnésiémie s’est produite chez 29 % (54/189) des patients traités par VECTIBIX. Douze patients (6 %, 12/189) qui ont reçu VECTIBIX ont subi un événement de grade 3 ou plus. Dans l’ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage, une hypomagnésiémie s’est produite chez 32 % (45/142) des patients traités par VECTIBIX. Onze patients (8 %, 11/142) traités par VECTIBIX ont subi un événement de grade 3 ou plus. Les patients doivent faire l’objet d’évaluations visant à déceler l’hypomagnésiémie et l’hypocalcémie ou l’hypokaliémie qui l’accompagnent avant l’instauration du traitement par VECTIBIX, périodiquement durant ce traitement et jusqu’à 8 semaines après la fin du traitement. D’autres perturbations de l’équilibre électrolytique, telles qu’une hypokaliémie, ont été observées. L’administration de magnésium ou d’autres électrolytes en cause est recommandée, au besoin.
Test de détection du marqueur génétique de la tumeur
Avant d’instaurer un traitement par VECTIBIX, il faut vérifier que le gène RAS (KRAS et NRAS) est bien de type sauvage. Le statut mutationnel doit être déterminé dans un laboratoire réputé en utilisant des méthodes d’essai validées pour la détection des mutations de KRAS (exons 2 [codons 12 et 13], 3 [codons 59 et 61] et 4 [codons 117 et 146]) et de NRAS (exons 2 [codons 12 et 13], 3 [codons 59 et 61] et 4 [codons 117 et 146]).
Troubles ophtalmologiques
Effets toxiques oculaires
Dans les essais cliniques portant sur la monothérapie, des cas d’effets toxiques oculaires ont été rapportés à titre d’événements indésirables. Vingt-trois pour cent des patients qui ont reçu VECTIBIX avec les meilleurs soins de soutien (MSS) dans l’étude 20020408 (ensemble d’analyse du gène KRAS de type sauvage) ont présenté des effets toxiques oculaires, dont 1 % étaient des événements de grade 3. Dans l’étude 20080763, 14 % des patients qui ont reçu VECTIBIX ont présenté des effets toxiques oculaires, dont 1 % étaient des événements de grade 3 ou plus.
Dans le cadre d’une étude de phase III (20050203) visant à comparer VECTIBIX administré en association avec FOLFOX et FOLFOX administré seul en traitement de première intention, des effets toxiques oculaires (tout grade) ont été signalés chez 36 % des patients atteints d’un CCRm exprimant RAS de type sauvage qui ont reçu VECTIBIX, comparativement à 15 % des patients qui ont reçu FOLFOX seul; 2 % et 0 %, respectivement, de ces effets toxiques oculaires étaient de grade 3.
Des cas graves de kératite, de kératite ulcéreuse et de perforation de la cornée ont été signalés. Les patients traités par VECTIBIX qui présentent des effets toxiques oculaires doivent être surveillés pour la présence de kératite, de kératite ulcéreuse ou de perforation de la cornée. Selon la gravité et/ou la persistance de l’événement, il faut interrompre le traitement par VECTIBIX ou y mettre fin. VECTIBIX doit être employé avec prudence chez les patients qui ont des antécédents de kératite, de kératite ulcéreuse ou de sécheresse oculaire grave. Le port de verres de contact constitue également un facteur de risque de kératite et d’ulcération.
Troubles rénaux
L’innocuité et l’efficacité de VECTIBIX chez les patients présentant une insuffisance rénale n’ont pas été établies.
Insuffisance rénale aiguë
Des cas d’insuffisance rénale aiguë ont été observés chez des patients atteints de cancer colorectal métastatique traités par VECTIBIX qui présentaient une diarrhée grave et une déshydratation (voir la section 8.5, Effets indésirables observés après la mise en marché ).
Il faut surveiller l’apparition de signes et de symptômes de diarrhée grave et de déshydratation (comme la diminution de la diurèse, les étourdissements, l’hypotension artérielle et l’accélération du rythme cardiaque) et prendre immédiatement ces manifestations en charge à l’aide d’un traitement médical jugé adéquat par le médecin traitant. Le traitement par VECTIBIX doit être interrompu jusqu’à ce que le patient ne présente plus de diarrhée grave, de déshydratation ou d’insuffisance rénale aiguë.
Santé reproductive : Potentiel des femmes et des hommes
Aucune étude n’a évalué l’effet de VECTIBIX sur la fonction sexuelle ou la reproduction chez l’humain. Des études sur les singes ont révélé des effets réversibles sur le cycle menstruel et une fertilité réduite chez les femelles. VECTIBIX pourrait altérer la fertilité chez les femmes en âge de procréer (voir la section 16, TOXICOLOGIE NON CLINIQUE).
Troubles respiratoires
Des cas de maladie pulmonaire interstitielle fatale et non fatale ont été rapportés chez des patients traités par des inhibiteurs des récepteurs de l’EGF, dont VECTIBIX, après la commercialisation du produit. Le traitement par VECTIBIX doit être interrompu si des symptômes pulmonaires surviennent de façon aiguë ou s’aggravent, et un examen doit être effectué rapidement. S’il y a confirmation d’une maladie pulmonaire interstitielle, VECTIBIX doit être cessé définitivement et le patient doit recevoir un traitement approprié.
Avant d’administrer le médicament, il importe de bien peser les risques de complications pulmonaires en regard des bienfaits liés à l’administration de VECTIBIX chez les patients ayant des antécédents de pneumonite interstitielle ou de fibrose pulmonaire ou présentant des signes de l’une ou l’autre affection. Ces patients ont été exclus des essais cliniques.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’existe aucune donnée sur l’utilisation de VECTIBIX chez les femmes enceintes. Le risque pour les humains est inconnu. Toutefois, l’EGFR a été impliqué dans le contrôle du développement prénatal et pourrait être essentiel dans l’organogenèse, la prolifération et la différentiation normales chez l’embryon en développement. Par conséquent, VECTIBIX pourrait nuire au fœtus lorsqu’il est administré à une femme enceinte. VECTIBIX ne doit pas être utilisé chez les femmes enceintes. Des études chez l’animal ont révélé des effets toxiques sur la reproduction (voir la section 16, TOXICOLOGIE NON CLINIQUE).
Il a été établi que l’IgG humaine traverse la barrière placentaire; VECTIBIX peut donc être transmis de la mère au fœtus en développement. Les femmes en âge de procréer doivent prendre les précautions qui s’imposent pour éviter une grossesse et utiliser au moins une méthode de contraception efficace au cours du traitement par VECTIBIX et durant au moins 6 mois après l’administration de la dernière dose. Si VECTIBIX est utilisé au cours de la grossesse ou si la patiente devient enceinte pendant le traitement par ce médicament, il importera qu’elle soit informée du risque potentiel de fausse couche et de danger pour le fœtus (voir la section 16, TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
Il n’a pas été établi si VECTIBIX est excrété ou non dans le lait maternel humain. L’IgG humaine étant excrétée dans le lait maternel humain, VECTIBIX pourrait également y être excrété. Étant donné que le potentiel d’absorption et de danger pour le nouveau-né est inconnu, il est recommandé aux femmes de ne pas allaiter ou de cesser d’allaiter pendant le traitement par VECTIBIX et pendant au moins 2 mois après la dernière dose.
7.1.3 Enfants
L’innocuité et l’efficacité de VECTIBIX chez les enfants (< 18 ans) n’ont pas été établies.
7.1.4 Personnes âgées
Aucune différence globale n’a été remarquée en ce qui a trait à l’innocuité et à l’efficacité chez les patients âgés de 65 ans ou plus qui étaient traités par VECTIBIX en monothérapie. Toutefois, un nombre accru d’événements indésirables graves ont été signalés chez les patients âgés traités par VECTIBIX en association avec une chimiothérapie à base d’irinotécan ou d’oxaliplatine par rapport à la chimiothérapie seule.
Dans trois études où les patients ont reçu VECTIBIX en monothérapie (études 20020408 [n = 123] et 20080763 [n = 496] [ensemble d’analyse de l’innocuité chez les porteurs du gène KRAS de type sauvage] et étude 20100007 [ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage, n = 142]), la fréquence d’événements indésirables a été comme suit : 100 % chez les patients de moins de 65 ans et de 65 ans ou plus (étude 20020408); 98 % chez les patients de moins de 65 ans et de 65 ans ou plus (étude 20080763); 98 % chez les patients de moins de 65 ans et 96 % chez les patients de 65 ans ou plus (étude 20100007). Des événements indésirables ayant mené à l’abandon du traitement ont été signalés comme suit : 6 % des patients de moins de 65 ans et 10 % des patients de 65 ans ou plus dans l’étude 20020408; 12 % des patients de moins de 65 ans et 18 % des patients de 65 ans ou plus dans l’étude 20080763; 7 % des patients de moins de 65 ans et 9 % des patients de 65 ans ou plus dans l’étude 20100007.
Dans l’étude 20020408, les événements indésirables les plus fréquemment signalés chez les patients de moins de 65 ans et de 65 ans ou plus étaient l’érythème (72 % et 69 %, respectivement), le prurit (66 % et 73 %), la dermatite acnéiforme (56 % et 65 %), le périonyxis (34 % et 33 %), les douleurs abdominales (31 % et 21 %), la fatigue (27 % et 40 %), l’éruption cutanée exfoliative (25 % et 25 %), la constipation (24 % et 25 %), les fissures cutanées (23 % et 27 %), l’anorexie (21 % et 42 %) et la diarrhée (20 % et 31 %). Les autres événements indésirables fréquemment signalés étaient l’éruption cutanée (24 %), les nausées (23 %) et la pyrexie (23 %) chez les patients de moins de 65 ans ainsi que la dyspnée (21 %) et la toux (29 %) chez les patients de 65 ans ou plus.
Dans l’étude 20080763, les événements indésirables les plus fréquemment signalés chez les patients de moins de 65 ans et de 65 ans ou plus étaient l’éruption cutanée (55 % et 42 %, respectivement), la dermatite acnéiforme (26 % et 31 %) et l’hypomagnésiémie (25 % et 33 %); la diarrhée (22 %) a été également été fréquemment rapportée chez les patients de 65 ans ou plus.
Dans l’étude 20100007, les événements indésirables les plus fréquemment signalés chez les patients atteints d’un CCRm exprimant le gène KRAS de type sauvage (ensemble d’analyse de l’innocuité [n = 189]) et âgés, respectivement, de moins de 65 ans et de 65 ans ou plus étaient l’éruption cutanée (41 % et 35 %), la dermatite acnéiforme (26 % et 32 %), l’hypomagnésiémie (25 % et 33 %) et le prurit (22 % et 29 %). De même, les événements indésirables les plus fréquemment signalés chez les patients âgés, respectivement, de moins de 65 ans et de 65 ans ou plus atteints d’un CCRm exprimant le gène RAS de type sauvage (ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage) étaient l’éruption cutanée (42 % et 36 %), la dermatite acnéiforme (28 % et 29 %), l’hypomagnésiémie (26 % et 39 %) et le prurit (22 % et 29 %).
Lors de l’étude 20050203, au cours de laquelle les patients ont reçu VECTIBIX en association avec FOLFOX, la proportion de patients atteints d’un CCRm exprimant RAS de type sauvage qui ont cessé le traitement par VECTIBIX à cause d’événements indésirables a été de 13 % chez les patients de moins de 65 ans et de 24 % chez ceux de 65 ans ou plus. Dans ces deux mêmes groupes d’âge de patients dont le CCRm exprimait RAS de type sauvage qui ont été traités par VECTIBIX avec FOLFOX, la diarrhée (< 65 ans : 5 %; ≥ 65 ans : 17 %) a été l’événement indésirable grave signalé le plus souvent. Les autres événements indésirables graves signalés chez ces patients ont été les suivants : pyrexie (4 %) chez les moins de 65 ans; nausées (4 %), inflammation des muqueuses (4 %), déshydratation (4 %) et cancer colorectal métastatique (4 %) chez ceux de 65 ans ou plus. En outre, des événements indésirables de grade 3 ou plus se sont produits chez 89 % des moins de 65 ans et 93 % des 65 ans ou plus. La diarrhée a été le seul événement indésirable grave dont la différence de fréquence entre les groupes d’âge était supérieure à 5 % (< 65 ans : 8 patients [5 %]; ≥ 65 ans : 16 patients [17%]). Outre la diarrhée, ce sont la stomatite, l’asthénie, l’inflammation des muqueuses et l’anorexie de grade 3 ou plus qui ont été plus fréquentes (≥ 5 %) chez les patients de 65 ans ou plus que chez ceux de moins de 65 ans qui ont été traités par VECTIBIX en association avec FOLFOX.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Il existe des données sur l’innocuité provenant d’essais cliniques dans lesquels des patients ont reçu :
- VECTIBIX en monothérapie, y compris : l’étude 20020408, un essai clinique multinational, ouvert, à répartition aléatoire et contrôlé (N = 463) comparant VECTIBIX et les meilleurs soins de soutien (MSS) aux MSS seuls chez des patients atteints d’un CCRm exprimant l’EGFR; l’étude 20080763, un essai clinique multicentrique, multinational et ouvert (N = 1 010) mené chez des patients atteints d’un CCRm porteurs du gène KRAS de type sauvage qui ont été répartis au hasard selon un rapport de 1:1 pour recevoir VECTIBIX ou du cétuximab; l’étude 20100007, un essai clinique multinational, ouvert et à répartition aléatoire (N = 377) comparant VECTIBIX et les MSS aux MSS seuls chez des patients atteints d’un CCRm exprimant le gène KRAS de type sauvage.
- VECTIBIX en association avec FOLFOX, y compris l’étude 20050203.
Dans les essais cliniques groupés sur VECTIBIX en monothérapie (N = 842), les événements indésirables les plus fréquemment signalés (≥ 20 %) ont été les troubles gastro-intestinaux (nausées, diarrhée, vomissements et douleurs abdominales), les troubles généraux (fatigue), les infections et les infestations (périonyxis), les troubles de la peau et du tissu sous-cutané (prurit, érythème, dermatite acnéiforme et éruption cutanée) et les troubles du métabolisme et de la nutrition (anorexie). Les événements indésirables graves (≥ 2 %) ont été les douleurs abdominales, la dyspnée, la déshydratation et les vomissements. Les événements indésirables ayant nécessité l’abandon du traitement par VECTIBIX ont été la dermatite acnéiforme, l’érythème, l’hypomagnésiémie, le périonyxis, l’épanchement pleural, la sepsie et l’éruption cutanée. Dans l’étude 20020408, les événements indésirables les plus fréquents (≥ 20 %) associés à VECTIBIX ont été les éruptions cutanées à manifestations variables, le périonyxis, la fatigue, les nausées et la diarrhée. Les événements indésirables graves les plus fréquents dans les groupes recevant VECTIBIX ont été la détérioration de l’état de santé physique général et l’occlusion intestinale. Les événements indésirables ayant le plus fréquemment mené à l’abandon du traitement dans les groupes recevant VECTIBIX ont été la détérioration de l’état de santé physique général et l’occlusion intestinale. Le profil des événements indésirables observé dans les études 20080763 et 20100007 est compatible avec les données groupées des études sur la monothérapie.
Le profil d’innocuité de VECTIBIX administré en association avec FOLFOX comprenait les effets indésirables signalés pour VECTIBIX (en monothérapie) et les effets toxiques du schéma chimiothérapeutique de fond. Les réactions cutanées ont été l’effet indésirable le plus fréquent chez les patients ayant un CCRm exprimant le gène RAS de type sauvage qui recevaient VECTIBIX en association avec une chimiothérapie (97 %; 249/256). Les autres effets toxiques dont la fréquence a été plus importante que lors de la chimiothérapie (> 5 %) comprenaient la conjonctivite, la diarrhée, la stomatite, l’inflammation des muqueuses, l’asthénie, le périonyxis, la perte pondérale, l’anorexie, l’hypomagnésiémie, l’hypokaliémie et l’épistaxis (Tableau 11). Les événements indésirables fréquents qui ont poussé les patients ayant un CCRm exprimant RAS de type sauvage à abandonner le traitement par VECTIBIX ont été les éruptions cutanées, la fatigue, la dermatite acnéiforme et la diarrhée.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Monothérapie et KRAS de type sauvage
Le profil d’innocuité de VECTIBIX chez les patients dont la tumeur exprime le gène KRAS de type sauvage (N = 394) correspondait généralement au profil observé dans l’ensemble de la population ayant un CCRm et traitée par une monothérapie. Les différences qui ont été constatées étaient les suivantes : les troubles unguéaux et l’hypomagnésiémie ont été signalés très fréquemment (≥ 1/10) dans le groupe porteur de tumeurs exprimant KRAS de type sauvage, mais fréquemment (≥ 1/100 à < 1/10) dans l’ensemble de la population traitée en monothérapie pour le CCRm; l’acné a été rapportée fréquemment dans le groupe porteur de KRAS de type sauvage et très fréquemment dans l’ensemble de la population traitée en monothérapie pour le CCRm (N = 842).
Les effets indésirables les plus fréquemment signalés (≥ 20 %) étaient les suivants : troubles gastro-intestinaux (nausées [28 %], diarrhée [28 %]), troubles généraux (fatigue [33 %]), infections et infestations (périonyxis [27 %]), troubles de la peau et du tissu sous-cutané (prurit [68 %], érythème [70 %], dermatite acnéiforme [65 %], éruption cutanée [27 %], éruption cutanée exfoliative [22 %] et fissures cutanées [22 %]).
Les effets indésirables graves (≥ 2 % des patients) étaient la dyspnée, la déshydratation et l’hypomagnésiémie.
Les effets indésirables fréquemment rapportés (≥ 1 %) et conduisant à l’abandon du traitement chez les patients recevant VECTIBIX étaient la dermatite acnéiforme, l’érythème, le périonyxis, l’éruption cutanée exfoliative et le prurit.
Dans le cadre des études 20020408 et 20080763, le profil d’innocuité global de VECTIBIX chez les patients ayant un CCRm porteur d’un exon 2 de KRAS de type sauvage était semblable au profil d’innocuité observé dans l’ensemble de la population de patients traités en monothérapie pour un CCRm, mis à part certaines différences notables entre les groupes de traitement. Dans l’étude 20080763, une hypomagnésiémie a été signalée chez plus de patients recevant VECTIBIX que de patients recevant le cétuximab (29 % contre 19 %), et des réactions à la perfusion ont été rapportées chez plus de patients recevant le cétuximab que de patients recevant VECTIBIX (13 % contre 3 %).
Dans l’étude 20100007, les effets indésirables les plus fréquemment signalés (≥ 20 %) chez les patients traités par VECTIBIX atteints d’un CCRm exprimant le gène KRAS de type sauvage (n = 189) étaient l’éruption cutanée (39 %), la dermatite acnéiforme (29 %), l’hypomagnésiémie (28 %) et le prurit (25 %). Les effets indésirables graves les plus fréquemment signalés (≥ 1,5 %) chez les patients traités par VECTIBIX atteints d’un CCRm exprimant le gène KRAS de type sauvage (n = 189) étaient la douleur abdominale (1,6 %), le cancer du côlon (1,6%), l’iléus (1,6 %) et l’occlusion intestinale (1,6 %). L’effet indésirable survenu à une fréquence ≥ 1 % et ayant mené à l’abandon du traitement par VECTIBIX était le cancer colorectal métastatique (1,1 %).
Dans l’ensemble d’analyse de l’innocuité chez les patients porteurs d’une tumeur exprimant KRAS de type sauvage de l’étude 20020408, des événements indésirables mortels ont été rapportés chez 24 patients (20 %) recevant VECTIBIX et 18 patients (15 %) recevant les MSS seuls. La plupart des événements indésirables mortels survenus dans les deux groupes étaient le résultat de l’aggravation de la maladie (21 des 24 patients [88 %] dans le groupe recevant VECTIBIX et les 18 patients [100 %] recevant les MSS seuls).
Dans l’étude 20080763, des événements indésirables mortels ont été rapportés chez 29 patients (6 %) recevant VECTIBIX et 50 patients (10 %) recevant le cétuximab. De ce groupe, 20 patients (69 %) qui recevaient VECTIBIX et 34 patients (68 %) qui recevaient le cétuximab sont morts en raison de l’évolution de la maladie. La plupart des autres événements indésirables mortels se sont produits en association avec l’évolution de la maladie, entre autres une sepsie et une insuffisance rénale aiguë rapportées chez des patients recevant VECTIBIX.
Les effets indésirables rapportés dans les essais cliniques sur le traitement en monothérapie sont présentés au Tableau 3 et au Tableau 4.
Tableau 3. Effets indésirables observés au cours des essais cliniques – monothérapie pour le
CCRm porteur de KRAS de type sauvage (TS)
| Fréquence CIOMS | Étude 20020408 KRAS TS | Tous les sujets* | |||||
| (Très fréquent : | VECTIBIX et meilleurs soins de soutien (N = 123) | Meilleurs soins de soutien (N = 120) | KRAS TS traités par VECTIBIX (N = 394) | ||||
| ≥ 10 % | |||||||
| Fréquent : | |||||||
| 1 % - < 10 % | |||||||
Classification par appareil, système et organe Terme privilégié | Peu fréquent : | Tout grade n (%) | Grade 3 | Tout grade n (%) | Grade 3 ou 4 n (%) | Tout grade n (%) | Grade 3 |
| 0,1 % - < 1 %)1 | ou 4 | ou 4 | |||||
| n (%) | n (%) | ||||||
Troubles oculaires Conjonctivite Fréquent 4 (3) 1 (< 1) 26 (7) 2 (< 1) Croissance des cils Fréquent 12 (10) 18 (5) Augmentation du larmoiement Fréquent 5 (4) 1 (< 1) 13 (3) Irritation oculaire2 Fréquent 2 (2) 11 (3) Hyperémie oculaire Fréquent 7 (6) 8 (2) | |||||||
Tableau 3. Effets indésirables observés au cours des essais cliniques – monothérapie pour le
CCRm porteur de KRAS de type sauvage (TS)
Fréquence CIOMS Étude 20020408 KRAS TS Tous les sujets*
(Très fréquent :
≥ 10 %
Fréquent :
1 % - < 10 %
VECTIBIX et meilleurs
soins de soutien
(N = 123)
Meilleurs soins
de soutien (N = 120)
KRAS TS traités par VECTIBIX
(N = 394)
Classification par
appareil, système et
organe
Terme privilégié
Peu fréquent :
0,1 % - < 1 %)1
Tout grade
n (%)
Grade 3 ou 4 n (%)
Tout grade
n (%)
Grade 3 ou 4 n (%)
Tout grade n (%)
Grade 3 ou 4 n (%)
Prurit oculaire2 Fréquent 1 (< 1) 7 (2) Sécheresse oculaire2 Fréquent 4 (1) Irritation de la
paupière2
Fréquent 3 (2) 3 (< 1)
Troubles gastro-intestinaux
Diarrhée Très fréquent 30 (24) 3 (2) 13 (11) 112 (28) 10 (3) Nausées Très fréquent 22 (18) 1 (< 1) 19 (16) 1 (< 1) 109 (28) 6 (2) Vomissements Très fréquent 18 (15) 4 (3) 8 (7) 1 (< 1) 72 (18) 12 (3) Stomatite Fréquent 9 (7) 2 (2) 30 (8) Sécheresse buccale Fréquent 6 (5) 1 (< 1) 13 (3) 1 (< 1) Lèvres gercées2 Fréquent 1 (< 1) 2 (< 1)
Troubles généraux et réactions au point d’administration
Fatigue Très fréquent 40 (33) 6 (5) 15 (13) 4 (3) 130 (33) 23 (6) Pyrexie Très fréquent 21 (17) 1 (< 1) 14 (12) 3 (3) 55 (14) 2 (< 1) Frissons Fréquent 4 (3) 1 (< 1) 22 (6) Inflammation des
muqueuses
Fréquent 10 (8) 1 (< 1) 2 (2) 22 (6) 1 (< 1)
Réaction liée à la
perfusion2
Fréquent 2 (< 1) 1 (< 1)
Infections et infestations
Périonyxis Très fréquent 41 (33) 4 (3) 106 (27) 9 (2) Éruption cutanée
pustuleuse
Fréquent 5 (4) 2 (2) 31 (8) 4 (1)
Infection oculaire2 Fréquent 4 (3) 5 (1) Infection de la
paupière2
Fréquent 2 (2) 2 (< 1)
Troubles du métabolisme et de la nutrition
Hypomagnésiémie2 Très fréquent 2 (2) 1 (< 1) 38 (10) 12 (3) Hypokaliémie Fréquent 5 (4) 1 (< 1) 1 (< 1) 23 (6) 4 (1) Déshydratation2 Fréquent 5 (4) 3 (2) 3 (3) 22 (6) 10 (3) Hypocalcémie2 Fréquent 2 (2) 14 (4) 4 (1)
Tableau 3. Effets indésirables observés au cours des essais cliniques – monothérapie pour le
CCRm porteur de KRAS de type sauvage (TS)
Fréquence CIOMS Étude 20020408 KRAS TS Tous les sujets*
(Très fréquent :
≥ 10 %
Fréquent :
1 % - < 10 %
VECTIBIX et meilleurs
soins de soutien
(N = 123)
Meilleurs soins
de soutien (N = 120)
KRAS TS traités par VECTIBIX
(N = 394)
Classification par
appareil, système et
organe
Terme privilégié
Peu fréquent :
0,1 % - < 1 %)1
Tout grade
n (%)
Grade 3 ou 4 n (%)
Tout grade
n (%)
Grade 3 ou 4 n (%)
Tout grade n (%)
Grade 3 ou 4 n (%)
Troubles du système nerveux
Céphalée2 Fréquent 4 (3) 1 (< 1) 4 (3) 26 (7) 2 (< 1)
Troubles respiratoires, thoraciques et médiastinaux
Dyspnée Très fréquent 22 (18) 5 (4) 18 (15) 4 (3) 75 (19) 17 (4) Toux Très fréquent 24 (20) 9 (8) 65 (16) 3 (< 1) Épistaxis Fréquent 6 (5) 25 (6) Sécheresse nasale2 Fréquent 1 (< 1) 3 (< 1) Embolie pulmonaire2 Peu fréquent 1 (< 1) 1 (< 1) 1 (< 1) 1 (< 1)
Troubles de la peau et du tissu sous-cutané
Érythème Très fréquent 86 (70) 10 (8) 1 (< 1) 275 (70) 28 (7) Prurit Très fréquent 83 (67) 4 (3) 2 (2) 266 (68) 15 (4) Dermatite acnéiforme Très fréquent 72 (59) 9 (7) 1 (< 1) 257 (65) 31 (8) Éruption cutanée Très fréquent 25 (20) 2 (2) 1 (< 1) 105 (27) 15 (4) Éruption cutanée
exfoliative
Très fréquent 31 (25) 4 (3) 88 (22) 11 (3)
Fissures cutanées Très fréquent 30 (24) 3 (2) 87 (22) 5 (1) Sécheresse de la
peau
Très fréquent 16 (13) 64 (16) 1 (< 1)
Exfoliation de la peau Très fréquent 14 (11) 2 (2) 46 (12) 3 (< 1) Trouble unguéal Très fréquent 13 (11) 41 (10) Acné Fréquent 21 (17) 2 (2) 36 (9) 3 (< 1) Ulcère cutané Fréquent 8 (7) 1 (< 1) 25 (6) 1 (< 1) Croûte Fréquent 6 (5) 2 (2) 22 (6) 2 (< 1) Éruption papuleuse Fréquent 4 (3) 19 (5) 2 (< 1) Onychoclasie2 Fréquent 2 (2) 15 (4) Alopécie Fréquent 3 (2) 13 (3) Éruption cutanée
prurigineuse2
Fréquent 2 (2) 8 (2)
Éruption cutanée
érythémateuse2
Fréquent 3 (2) 7 (2) 1 (< 1) Tableau 3. Effets indésirables observés au cours des essais cliniques – monothérapie pour le
CCRm porteur de KRAS de type sauvage (TS)
| Fréquence CIOMS | Étude 20020408 KRAS TS | Tous les sujets* | |||||
| (Très fréquent : | VECTIBIX et meilleurs soins de soutien (N = 123) | Meilleurs soins de soutien (N = 120) | KRAS TS traités par VECTIBIX (N = 394) | ||||
| ≥ 10 % | |||||||
| Fréquent : | |||||||
| 1 % - < 10 % | |||||||
Classification par appareil, système et organe Terme privilégié | Peu fréquent : | Tout grade n (%) | Grade 3 | Tout grade n (%) | Grade 3 ou 4 n (%) | Tout grade n (%) | Grade 3 |
| 0,1 % - < 1 %)1 | ou 4 | ou 4 | |||||
| n (%) | n (%) | ||||||
Éruption cutanée maculaire2 Fréquent 7 (2) Éruption cutanée maculopapuleuse2 Fréquent 7 (2) Hypertrichose2 Fréquent 1 (< 1) 1 (< 1) 6 (2) Hirsutisme2 Fréquent 5 (1) Onycholyse2 Fréquent 1 (< 1) 3 (< 1) | |||||||
* Le groupe appelé « Tous les sujets traités par VECTIBIX » comprend les sujets porteurs de KRAS de type sauvage des études 20020408, 20030167, 20030194 et 20030250.
Ce tableau est basé sur l'ensemble d'analyse de l’innocuité chez les porteurs de tumeurs exprimant KRAS de type sauvage, qui comprend tous les sujets porteurs de KRAS de type sauvage qui ont reçu au moins 1 dose du traitement précisé dans le protocole, et repose sur le traitement réellement reçu.
Les événements indésirables ont été codés à l'aide du MedDRA, version 9.0.
1 La classification des événements dans les catégories Très fréquent et Fréquent est fondée sur des pourcentages seuils qui ont été appliqués à la fréquence des événements indésirables dans la colonne « Tout grade » du groupe « Tous les sujets KRAS TS traités par VECTIBIX ».
Les termes privilégiés (ou événements) dont la fréquence est ≥ 2 % (avant arrondissement) dans la colonne « Tout grade » du groupe « Tous les sujets KRAS TS traités par VECTIBIX » et pour lesquels il y a une différence ≥ 2 % (avant arrondissement) entre les groupes chez les sujets KRAS TS de l'étude 20020408 sont présentés dans ce tableau.
2 Ces termes ne répondaient pas aux critères énoncés ci-dessus, mais ont été ajoutés au tableau parce qu'ils sont plausibles sur le plan biologique.
Aucun effet indésirable de grade 5 n’a été observé.
Tableau 4. Effets indésirables observés dans l'étude 20080763
| VECTIBIX | Cétuximab | |||||
| (N = 496) | (N = 503) | |||||
| Fréquence CIOMS | ||||||
| (Très fréquent : | ||||||
| ≥ 10 % | ||||||
| Classification par | Fréquent : 1 % - | |||||
| appareil, système et | < 10 % | |||||
| organe | Peu fréquent : | Tout grade | Grade 3 ou 4 | Tout grade | Grade 3 ou 4 | |
| Terme privilégié | 0,1 % - < 1 %)1 | n (%) | n (%) | n (%) | n (%) | |
| Troubles oculaires | ||||||
| Conjonctivite | Fréquent | 23 (5) | 3 (< 1) | 24 (5) | 2 (< 1) | |
| Sécheresse oculaire | Fréquent | 14 (3) | 2 (< 1) | 12 (2) | ||
| Irritation oculaire | Fréquent | 7 (1) | 2 (< 1) | |||
| Prurit oculaire | Fréquent | 9 (2) | 7 (1) | |||
| Irritation de la | Peu fréquent | 1 (< 1) | ||||
| paupière | ||||||
| Croissance des cils | Peu fréquent | 1 (< 1) | ||||
| Larmoiement accru | Fréquent | 6 (1) | 5 (< 1) | |||
| Hyperémie oculaire | Peu fréquent | 1 (< 1) | 3 (< 1) | |||
| Troubles gastro-intestinaux | ||||||
| Lèvres gercées | 1 (< 1) | |||||
| Diarrhée | Très fréquent | 91 (18) | 10 (2) | 89 (18) | 9 (2) | |
| Sécheresse buccale | Fréquent | 6 (1) | 9 (2) | |||
| Nausées | Très fréquent | 68 (14) | 4 (< 1) | 57 (11) | 7 (1) | |
| Stomatite | Fréquent | 26 (5) | 3 (< 1) | 34 (7) | ||
| Vomissements | Très fréquent | 59 (12) | 9 (2) | 51 (10) | 7 (1) | |
| Troubles généraux et réactions au point d’administration | ||||||
| Frissons | Peu fréquent | 3 (< 1) | 11 (2) | |||
| Fatigue | Très fréquent | 75 (15) | 14 (3) | 88 (17) | 18 (4) | |
| Inflammation des | Fréquent | 22 (4) | 1 (< 1) | 25 (5) | 3 (< 1) | |
| muqueuses | ||||||
| Pyrexie | Fréquent | 31 (6) | 2 (< 1) | 56 (11) | 4 (< 1) | |
| Infections et infestations | ||||||
| Infection oculaire | 3 (< 1) | |||||
| Périonyxis | Très fréquent | 58 (12) | 11 (2) | 75 (15) | 10 (2) | |
| Éruption cutanée | Peu fréquent | 4 (< 1) | 2 (< 1) | 4 (< 1) | ||
| pustuleuse | ||||||
Tableau 4. Effets indésirables observés dans l'étude 20080763
| VECTIBIX | Cétuximab | |||||
| (N = 496) | (N = 503) | |||||
| Fréquence CIOMS | ||||||
| (Très fréquent : | ||||||
| ≥ 10 % | ||||||
| Classification par | Fréquent : 1 % - | |||||
| appareil, système et | < 10 % | |||||
| organe | Peu fréquent : | Tout grade | Grade 3 ou 4 | Tout grade | Grade 3 ou 4 | |
| Terme privilégié | 0,1 % - < 1 %)1 | n (%) | n (%) | n (%) | n (%) | |
| Blessures, intoxications et complications liées à une intervention | ||||||
| Réaction liée à la | Peu fréquent | 3 (< 1) | 19 (4) | 3 (< 1) | ||
| perfusion | ||||||
| Troubles du métabolisme et de la nutrition | ||||||
| Déshydratation | Fréquent | 5 (1) | 4 (< 1) | 7 (1) | 1 (< 1) | |
| Hypocalcémie | Fréquent | 26 (5) | 6 (1) | 16 (3) | 6 (1) | |
| Hypokaliémie | Fréquent | 41 (8) | 16 (3) | 23 (5) | 8 (2) | |
| Hypomagnésiémie | Très fréquent | 136 (27) | 35 (7) | 89 (18) | 13 (3) | |
| Troubles du système nerveux | ||||||
| Céphalée | Fréquent | 17 (3) | 36 (7) | |||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Toux | Fréquent | 40 (8) | 38 (8) | |||
| Dyspnée | Fréquent | 22 (4) | 5 (1) | 38 (8) | 6 (1) | |
| Épistaxis | Fréquent | 10 (2) | 9 (2) | 1 (< 1) | ||
| Sécheresse nasale | 1 (< 1) | |||||
| Embolie pulmonaire | Peu fréquent | 2 (< 1) | 2 (< 1) | 1 (< 1) | 1 (< 1) | |
| Troubles de la peau et du tissu sous-cutané | ||||||
| Acné | Très fréquent | 52 (10) | 3 (< 1) | 69 (14) | 5 (< 1) | |
| Alopécie | Fréquent | 6 (1) | 6 (1) | |||
| Dermatite acnéiforme | Très fréquent | 138 (28) | 17 (3) | 136 (27) | 14 (3) | |
| Sécheresse de la | Très fréquent | 83 (17) | 1 (< 1) | 79 (16) | ||
| peau | ||||||
| Érythème | Fréquent | 22 (4) | 4 (< 1) | 17 (3) | 1 (< 1) | |
| Éruption cutanée | Peu fréquent | 2 (< 1) | ||||
| exfoliative | ||||||
| Hirsutisme | Peu fréquent | 2 (< 1) | 2 (< 1) | |||
| Hypertrichose | Peu fréquent | 3 (< 1) | 6 (1) | |||
| Trouble unguéal | Fréquent | 26 (5) | 1 (< 1) | 31 (6) | 2 (< 1) | |
| Onychoclasie | Peu fréquent | 2 (< 1) | 3 (< 1) | |||
| Onycholyse | Peu fréquent | 1 (< 1) | 1 (< 1) | 1 (< 1) | ||
Tableau 4. Effets indésirables observés dans l'étude 20080763
| VECTIBIX | Cétuximab | |||||
| (N = 496) | (N = 503) | |||||
| Fréquence CIOMS | ||||||
| (Très fréquent : | ||||||
| ≥ 10 % | ||||||
| Classification par | Fréquent : 1 % - | |||||
| appareil, système et | < 10 % | |||||
| organe | Peu fréquent : | Tout grade | Grade 3 ou 4 | Tout grade | Grade 3 ou 4 | |
| Terme privilégié | 0,1 % - < 1 %)1 | n (%) | n (%) | n (%) | n (%) | |
| Prurit | Très fréquent | 83 (17) | 4 (< 1) | 88 (17) | 1 (< 1) | |
| Éruption cutanée | Très fréquent | 249 (50) | 24 (5) | 257 (51) | 18 (4) | |
| Éruption cutanée | Peu fréquent | 4 (< 1) | 8 (2) | 1 (< 1) | ||
| érythémateuse | ||||||
| Éruption cutanée | 1 (< 1) | |||||
| maculaire | ||||||
| Éruption cutanée | Peu fréquent | 4 (< 1) | 1 (< 1) | |||
| maculopapuleuse | ||||||
| Éruption cutanée | Peu fréquent | 4 (< 1) | 1 (< 1) | 1 (< 1) | ||
| papuleuse | ||||||
| Éruption cutanée | Fréquent | 6 (1) | 6 (1) | 1 (< 1) | ||
| prurigineuse | ||||||
| Croûte | Peu fréquent | 2 (< 1) | ||||
| Exfoliation de la peau | Fréquent | 22 (4) | 3 (< 1) | 13 (3) | 1 (< 1) | |
| Fissures cutanées | Fréquent | 42 (8) | 1 (< 1) | 43 (9) | 3 (< 1) | |
| Ulcère cutané | Peu fréquent | 2 (< 1) | 1 (< 1) | 5 (< 1) | ||
| Ce tableau est basé sur l’ensemble d’analyse de l’innocuité. | ||||||
| Les événements indésirables ont été codés à l’aide du MedDRA, version 15.1. | ||||||
| Effets indésirables identifiés à partir de l’ensemble de données des études sur VECTIBIX en monothérapie dans le CCRm. | ||||||
| Un sujet du groupe recevant le cétuximab et ayant subi une dyspnée de grade 5 a été compté dans la colonne « Tout | ||||||
| grade », mais non dans la colonne « Grade 3 ou 4 ». | ||||||
| 1 La classification des événements dans les catégories Très fréquent et Fréquent est fondée sur des pourcentages seuils | ||||||
| qui ont été appliqués à la fréquence des événements indésirables dans la colonne « Tout grade » du groupe VECTIBIX. | ||||||
Les événements indésirables (qui n’ont pas été rapportés comme des effets indésirables du médicament) signalés chez ≥ 2 % des patients traités par VECTIBIX et les meilleurs soins de soutien (MSS) ou par les MSS seuls (ensemble d’analyse de l’innocuité chez les porteurs d’une tumeur exprimant KRAS de type sauvage) et chez ≥ 2 % des patients traités par VECTIBIX ou par le cétuximab sont présentés au Tableau 5 et au Tableau 6, respectivement.
Tableau 5. Événements indésirables apparus en cours de traitement chez ≥ 2 % des sujets du groupe recevant VECTIBIX et qui n'ont pas été rapportés comme des effets indésirables du médicament dans le Tableau 3 (étude 20020408)
| VECTIBIX | MSS | |
| plus MSS | seuls | |
| Classification par appareil, système et organe | (N = 123) | (N = 120) |
| Terme privilégié | n (%) | n (%) |
| Troubles du système lymphatique et du sang | ||
| Anémie | 8 (6,5) | 3 (2,5) |
| Troubles gastro-intestinaux | ||
| Ballonnement abdominal | 5 (4,1) | 3 (2,5) |
| Douleur abdominale | 33 (26,8) | 21 (17,5) |
| Douleur abdominale haute | 11 (8,9) | 12 (10,0) |
| Stomatite aphteuse | 3 (2,4) | 1 (0,8) |
| Ascite | 6 (4,9) | 2 (1,7) |
| Constipation | 30 (24,4) | 11 (9,2) |
| Dyspepsie | 5 (4,1) | 3 (2,5) |
| Flatulence | 4 (3,3) | 2 (1,7) |
| Occlusion intestinale | 9 (7,3) | 3 (2,5) |
| Rectorragie | 3 (2,4) | 4 (3,3) |
| Troubles généraux et réactions au point d’administration | ||
| Asthénie | 18 (14,6) | 12 (10,0) |
| Détérioration de l'état de santé physique général | 11 (8,9) | 4 (3,3) |
| Œdème | 7 (5,7) | 4 (3,3) |
| Œdème périphérique | 14 (11,4) | 9 (7,5) |
| Douleur | 5 (4,1) | 4 (3,3) |
| Troubles hépatobiliaires | ||
| Hépatomégalie | 7 (5,7) | 4 (3,3) |
| Ictère | 9 (7,3) | 5 (4,2) |
| Infections et infestations | ||
| Bronchite | 3 (2,4) | 3 (2,5) |
| Rhinopharyngite | 7 (5,7) | 0 (0,0) |
| Infection des voies respiratoires | 3 (2,4) | 0 (0,0) |
| Examens | ||
| Perte pondérale | 7 (5,7) | 1 (0,8) |
| Troubles du métabolisme et de la nutrition | ||
| Anorexie | 37 (30,1) | 25 (20,8) |
| Cachexie | 4 (3,3) | 0 (0,0) |
| Diminution de l’appétit | 3 (2,4) | 1 (0,8) |
Tableau 5. Événements indésirables apparus en cours de traitement chez ≥ 2 % des sujets du groupe recevant VECTIBIX et qui n'ont pas été rapportés comme des effets indésirables du médicament dans le Tableau 3 (étude 20020408)
| VECTIBIX | MSS | |
| plus MSS | seuls | |
| Classification par appareil, système et organe | (N = 123) | (N = 120) |
| Terme privilégié | n (%) | n (%) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 7 (5,7) | 3 (2,5) |
| Dorsalgie | 16 (13,0) | 6 (5,0) |
| Douleur osseuse | 4 (3,3) | 1 (0,8) |
| Spasmes musculaires | 5 (4,1) | 2 (1,7) |
| Douleur thoracique musculosquelettique | 5 (4,1) | 4 (3,3) |
| Douleur aux extrémités | 6 (4,9) | 4 (3,3) |
| Douleur à l’épaule | 4 (3,3) | 5 (4,2) |
| Néoplasmes bénins, malins et non précisés (y compris kystes et polypes) | ||
| Cancer colorectal | 7 (5,7) | 4 (3,3) |
| Cancer colorectal métastatique | 14 (11,4) | 13 (10,8) |
| Troubles du système nerveux | ||
| Paresthésie | 4 (3,3) | 4 (3,3) |
| Troubles psychiatriques | ||
| Anxiété | 4 (3,3) | 3 (2,5) |
| Dépression | 6 (4,9) | 1 (0,8) |
| Insomnie | 6 (4,9) | 6 (5,0) |
| Troubles rénaux et urinaires | ||
| Dysurie | 3 (2,4) | 0 (0,0) |
| Hématurie | 5 (4,1) | 0 (0,0) |
| Troubles de la peau et du tissu sous-cutané | ||
| Hyperhidrose | 3 (2,4) | 2 (1,7) |
| Douleur cutanée | 3 (2,4) | 0 (0,0) |
| Toxicité cutanée | 4 (3,3) | 0 (0,0) |
| Troubles vasculaires | ||
| Hypertension | 6 (4,9) | 2 (1,7) |
Tableau 6. Événements indésirables apparus en cours de traitement chez ≥ 2 % des sujets du groupe recevant VECTIBIX et qui n’ont pas été rapportés comme des effets indésirables du médicament dans le Tableau 4 (étude 20080763)
| VECTIBIX | Cétuximab | ||
| Classification par appareil, système et organe | (N = 496) | (N = 503) | |
| Terme privilégié | n (%) | n (%) | |
| Troubles du système lymphatique et du sang | |||
| Anémie | 31 (6,3) | 32 (6,4) | |
| Troubles gastro-intestinaux | |||
| Ballonnement abdominal | 12 (2,4) | 16 (3,2) | |
| Douleur abdominale | 61 (12,3) | 83 (16,5) | |
| Douleur abdominale haute | 15 (3,0) | 23 (4,6) | |
| Ascite | 16 (3,2) | 12 (2,4) | |
| Constipation | 41 (8,3) | 72 (14,3) | |
| Dyspepsie | 19 (3,8) | 26 (5,2) | |
| Occlusion intestinale | 12 (2,4) | 9 (1,8) | |
| Ulcération de la bouche | 10 (2,0) | 8 (1,6) | |
| Troubles généraux et réactions au point d’administration | |||
| Asthénie | 35 (7,1) | 48 (9,5) | |
| Douleur thoracique | 10 (2,0) | 13 (2,6) | |
| Œdème périphérique | 23 (4,6) | 40 (8,0) | |
| Douleur | 19 (3,8) | 15 (3,0) | |
| Infections et infestations | |||
| Infection des voies respiratoires supérieures | 15 (3,0) | 28 (5,6) | |
| Infection des voies urinaires | 20 (4,0) | 22 (4,4) | |
| Examens | |||
| Hausse du taux d’alanine aminotransférase | 13 (2,6) | 18 (3,6) | |
| Hausse du taux d’aspartate aminotransférase | 17 (3,4) | 19 (3,8) | |
| Hausse de la phosphatase alcaline sanguine | 10 (2,0) | 6 (1,2) | |
| Perte pondérale | 26 (5,2) | 21 (4,2) | |
| Troubles du métabolisme et de la nutrition | |||
| Diminution de l’appétit | 69 (13,9) | 78 (15,5) | |
| Hyperkaliémie | 10 (2,0) | 9 (1,8) | |
| Hypoalbuminémie | 14 (2,8) | 16 (3,2) | |
| Troubles musculosquelettiques et du tissu conjonctif | |||
| Arthralgie | 14 (2,8) | 8 (1,6) | |
| Dorsalgie | 36 (7,3) | 39 (7,8) | |
Tableau 6. Événements indésirables apparus en cours de traitement chez ≥ 2 % des sujets du groupe recevant VECTIBIX et qui n’ont pas été rapportés comme des effets indésirables du médicament dans le Tableau 4 (étude 20080763)
| VECTIBIX | Cétuximab | ||
| Classification par appareil, système et organe | (N = 496) | (N = 503) | |
| Terme privilégié | n (%) | n (%) | |
| Troubles du système nerveux | |||
| Étourdissements | 16 (3,2) | 17 (3,4) | |
| Léthargie | 18 (3,6) | 12 (2,4) | |
| Troubles psychiatriques | |||
| Insomnie | 27 (5,4) | 46 (9,1) | |
| Troubles de la peau et du tissu sous-cutané | |||
| Anomalie de la croissance des poils | 10 (2,0) | 2 (0,4) | |
| Érythrodysesthésie palmoplantaire | 14 (2,8) | 17 (3,4) | |
| Toxicité cutanée | 13 (2,6) | 13 (2,6) | |
| La date limite de collecte des données pour cette analyse était le 5 février 2013. | |||
| Codé à l’aide du MedDRA, version v15.1. | |||
| La période de signalement s’étendait de la journée de la première dose du traitement à l’étude jusqu’à 30 jours après | |||
| la date de la dernière dose. | |||
Monothérapie et RAS de type sauvage
Le profil d’innocuité de VECTIBIX chez les patients dont la tumeur exprime le gène RAS de type sauvage (n = 142) correspondait généralement au profil observé dans l’ensemble de la population atteinte d’un CCRm et ayant reçu une monothérapie.
Dans l’étude 20100007, les effets indésirables les plus fréquemment signalés (≥ 20 %) chez les patients traités par VECTIBIX qui étaient atteints d’un CCRm exprimant le gène RAS de type sauvage (n = 142) étaient l’éruption cutanée (39 %), l’hypomagnésiémie (31 %), la dermatite acnéiforme (28 %) et le prurit (25 %). L’effet indésirable grave le plus fréquent (≥ 2 %) dans ce groupe de patients (n = 142) était le cancer du côlon. Aucun effet indésirable survenu à une fréquence ≥ 1 % n’a mené à l’abandon du traitement par VECTIBIX chez ces porteurs d’un CCRm exprimant le gène RAS de type sauvage.
Dans le cadre de l’étude 20020408, les effets indésirables les plus fréquemment signalés (≥ 20 %) chez les patients traités par VECTIBIX qui étaient atteints d’un CCRm exprimant le gène RAS de type sauvage étaient les suivants : troubles de la peau et du tissu sous-cutané (prurit [71 %], érythème [68 %], dermatite acnéiforme [63 %], fissures cutanées [31 %] et éruption cutanée exfoliative [29 %]); troubles gastro-intestinaux (diarrhée [22 %]); troubles généraux (fatigue [39 %]); infections et infestations (périonyxis [42 %]); troubles respiratoires, thoraciques et médiastinaux (toux [21 %]) (voir le Tableau 7). Les événements indésirables graves (> 5 % des patients) étaient le cancer colorectal métastatique, l’occlusion intestinale, la détérioration de l’état de santé physique général, la constipation et le cancer colorectal. Aucun événement indésirable signalé chez > 1 % des patients n’a mené à l’abandon du traitement par VECTIBIX.
Selon l’ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage de l’étude 20100007, des événements indésirables mortels ont été rapportés chez 6 patients (4,2 %) du groupe VECTIBIX, et chez 10 patients (7,8 %) du groupe MSS seuls. La plupart des événements indésirables mortels survenus dans les deux groupes étaient attribuables au cancer colorectal (5 patients sur 6 [83 %] dans le groupe VECTIBIX, et 5 patients sur 10 [50 %] dans le groupe MSS seuls).
Les effets indésirables signalés lors des études 20100007 et 20020408 chez les patients atteints d’un CCRm exprimant le gène RAS de type sauvage sont présentés au Tableau 7 et au Tableau 8, respectivement.
Tableau 7. Effets indésirables observés durant l’étude 20100007 (ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage)
Classification par appareil, système
et organe
Terme privilégié
Fréquence CIOMS (Très fréquent :
≥ 10 %
Fréquent : 1 % - < 10 %
Peu fréquent : 0,1 % - < 1 %)1
VECTIBIX et
meilleurs soins de
soutien
(N = 142)
Meilleurs soins de soutien
(N = 128)
Tout
grade
n (%)
Grade 3 ou 4 n (%)
Tout grade n (%)
Grade 3 ou 4 n (%)
Troubles oculaires
Sécheresse oculaire Fréquent 8 (6) Blépharite2 Fréquent 2 (1) Croissance des cils2 Fréquent 2 (1) Augmentation du larmoiement2 Fréquent 2 (1) Hyperémie oculaire2 Fréquent 2 (1) Prurit oculaire2 Peu fréquent 1 (< 1)
Troubles gastro-intestinaux
Diarrhée Très fréquent 20 (14) 1 (< 1) 4 (3) Stomatite Fréquent 8 (6) Malaise abdominal2 Fréquent 2 (1) 1 (< 1) Douleur abdominale basse2 Peu fréquent 1 (< 1) 1 (< 1) Sécheresse de la bouche2 Peu fréquent 1 (< 1)
Troubles généraux et réactions au point d’administration
Fatigue Très fréquent 20 (14) 2 (1) 11 (9) 3 (2) Pyrexie Fréquent 12 (8) 8 (6) 1 (< 1) Inflammation des muqueuses Fréquent 5 (4) Frissons2 Peu fréquent 1 (< 1) Xérosis2 Peu fréquent 1 (< 1) 1 (< 1)
Troubles hépatobiliaires Hyperbilirubinémie Fréquent 6 (4) 4 (3) 1 (< 1) 1 (< 1)
Tableau 7. Effets indésirables observés durant l’étude 20100007 (ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage)
Classification par appareil, système
et organe
Terme privilégié
Fréquence CIOMS (Très fréquent :
≥ 10 %
Fréquent : 1 % - < 10 %
Peu fréquent : 0,1 % - < 1 %)1
VECTIBIX et
meilleurs soins de
soutien
(N = 142)
Meilleurs soins de soutien
(N = 128)
Tout
grade
n (%)
Grade 3 ou 4 n (%)
Tout grade n (%)
Grade 3 ou 4 n (%)
Infections et infestations Périonyxis Très fréquent 22 (15) Conjonctivite Fréquent 10 (7) 2 (1) Infection oculaire2 Peu fréquent 1 (< 1) Folliculite2 Peu fréquent 1 (< 1) 1 (< 1) Éruption cutanée pustuleuse2 Peu fréquent 1 (< 1)
Examens
Baisse de la magnésiémie2 Peu fréquent 1 (< 1) 1 (< 1)
Troubles du métabolisme et de la nutrition
Hypomagnésiémie Très fréquent 44 (31) 10 (7) 1 (< 1) Hypocalcémie Fréquent 10 (7) 2 (1) Hyperkaliémie Fréquent 9 (6) 3 (2) Hypokaliémie Fréquent 8 (6) 2 (1) 1 (< 1) 1 (< 1) Hypoalbuminémie Fréquent 7 (5) 1 (< 1) 1 (< 1) Hypophosphatémie Fréquent 3 (2) 2 (1) Déshydratation2 Peu fréquent 1 (< 1) 1 (< 1)
Troubles respiratoires, thoraciques et médiastinaux
Sécheresse nasale Fréquent 6 (4) Dyspnée2 Peu fréquent 1 (< 1) 1 (< 1) 5 (4) 1 (< 1) Épistaxis2 Peu fréquent 1 (< 1) Embolie pulmonaire2 Peu fréquent 1 (< 1) 1 (< 1)
Troubles de la peau et du tissu sous-cutané
Éruption cutanée Très fréquent 56 (39) 11 (8) 1 (< 1) Dermatite acnéiforme Très fréquent 40 (28) 9 (6) Prurit Très fréquent 35 (25) 3 (2) Sécheresse de la peau Très fréquent 24 (17) 1 (< 1) Acné Très fréquent 23 (16) 3 (2) Érythème Très fréquent 21 (15) Érythrodysesthésie palmoplantaire Fréquent 14 (10) Éruption cutanée maculopapuleuse Fréquent 9 (6) 1 (< 1) Trouble unguéal Fréquent 6 (4)
Tableau 7. Effets indésirables observés durant l’étude 20100007 (ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage)
Classification par appareil, système
et organe
Terme privilégié
Fréquence CIOMS
(Très fréquent :
≥ 10 %
Fréquent : 1 % -
< 10 %
Peu fréquent :
0,1 % - < 1 %)1
VECTIBIX et
meilleurs soins de
soutien
(N = 142)
Meilleurs soins de soutien
(N = 128)
Tout
grade
n (%)
Grade 3 ou 4 n (%)
Tout grade n (%)
Grade 3 ou 4 n (%)
Exfoliation de la peau Fréquent 5 (4) Alopécie Fréquent 4 (3) Hyperpigmentation de la peau Fréquent 4 (3) Éruption cutanée exfoliative Fréquent 3 (2) Prurit généralisé Fréquent 3 (2) Fissures cutanées Fréquent 3 (2) Trouble de la pilosité2 Fréquent 2 (1) Éruption cutanée généralisée2 Fréquent 2 (1) 1 (< 1) Éruption cutanée prurigineuse2 Fréquent 2 (1) Pustulose exanthémateuse
généralisée aiguë2
Peu fréquent 1 (< 1) 1 (< 1)
Dermatite2 Peu fréquent 1 (< 1) Eczéma2 Peu fréquent 1 (< 1) Érythème généralisé2 Peu fréquent 1 (< 1) 1 (< 1) Hypertrichose2 Peu fréquent 1 (< 1) Ongles striés2 Peu fréquent 1 (< 1) Érythème plantaire2 Peu fréquent 1 (< 1) 1 (< 1) Éruption cutanée érythémateuse2 Peu fréquent 1 (< 1) 1 (< 1) Éruption cutanée papuleuse2 Peu fréquent 1 (< 1)
La date limite de collecte des données pour cette analyse était le 10 juin 2014.
Les événements indésirables ont été codés à l’aide du MedDRA, version 17.0.
1 La classification des événements dans les catégories Très fréquent et Fréquent est fondée sur des pourcentages seuils qui ont été appliqués à la fréquence des événements indésirables dans la colonne « Tout grade » du groupe « VECTIBIX et meilleurs soins de soutien ».
Les termes privilégiés (ou événements) dont la fréquence est ≥ 2 % (avant arrondissement) dans la colonne « Tout grade » du groupe « VECTIBIX et meilleurs soins de soutien » de l’étude 20100007 et pour lesquels il y a une différence ≥ 2 % (avant arrondissement) entre les groupes sont présentés dans ce tableau. 2 Ces termes ne répondaient pas aux critères énoncés ci-dessus, mais ils ont été ajoutés au tableau parce qu’ils sont plausibles sur le plan biologique.
Aucun effet indésirable de grade 5 ne figure dans ce tableau.
Tableau 8. Effets indésirables observés durant l’étude 20020408 (ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage)
Fréquence CIOMS
(Très fréquent :
≥ 10 %
Fréquent : 1 % - < 10 %
Peu fréquent : 0,1 % - < 1 %)1
VECTIBIX et
meilleurs soins de
soutien
(N = 72)
Meilleurs soins de soutien (N = 64)
Classification par appareil, système
et organe
Terme privilégié
Tout
grade
n (%)
Grade 3
ou 4
n (%)
Tout grade n (%)
Grade 3 ou 4 n (%)
Troubles oculaires Croissance des cils Très fréquent 11 (15) Hyperémie oculaire Très fréquent 7 (10) Augmentation du larmoiement Fréquent 3 (4) Conjonctivite Fréquent 2 (3) Irritation oculaire Fréquent 2 (3) Irritation de la paupière Fréquent 2 (3) Prurit oculaire2 Fréquent 1 (1) Troubles gastro-intestinaux Diarrhée Très fréquent 16 (22) 5 (8) Vomissements Très fréquent 8 (11) 2 (3) 4 (6) Stomatite Très fréquent 7 (10) 2 (3) Gastrite Fréquent 2 (3) Troubles généraux et réactions au point d’administration
Fatigue Très fréquent 28 (39) 2 (3) 9 (14) 1 (2) Pyrexie Très fréquent 12 (17) 1 (1) 6 (9) 1 (2) Inflammation des muqueuses Fréquent 5 (7) 1 (2) Frissons Fréquent 3 (4) Infections et infestations Périonyxis Très fréquent 30 (42) 4 (6) Infection oculaire Fréquent 3 (4) Éruption cutanée pustuleuse Fréquent 3 (4) 1 (1) Infection de la paupière Fréquent 2 (3) Infection des voies respiratoires Fréquent 2 (3) Examens Sang dans l’urine Fréquent 2 (3) 1 (1) Troubles du métabolisme et de la nutrition
Déshydratation Fréquent 3 (4) 2 (3) Hypomagnésiémie Fréquent 2 (3) 1 (1) Hypocalcémie2 Fréquent 1 (1)
Tableau 8. Effets indésirables observés durant l’étude 20020408 (ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage)
Fréquence CIOMS
(Très fréquent :
≥ 10 %
Fréquent : 1 % - < 10 %
Peu fréquent : 0,1 % - < 1 %)1
VECTIBIX et
meilleurs soins de
soutien
(N = 72)
Meilleurs soins de soutien (N = 64)
Classification par appareil, système
et organe
Terme privilégié
Tout
grade
n (%)
Grade 3
ou 4
n (%)
Tout grade n (%)
Grade 3 ou 4 n (%)
Troubles du système nerveux
Céphalée2 Fréquent 2 (3) 3 (5) Léthargie Fréquent 2 (3) 1 (1) Troubles respiratoires, thoraciques et médiastinaux
Toux Très fréquent 15 (21) 5 (8) Épistaxis Fréquent 4 (6) Dysphonie Fréquent 2 (3) Douleur pharyngolaryngée Fréquent 2 (3) Sécheresse nasale2 Fréquent 1 (1) Embolie pulmonaire2 Fréquent 1 (1) 1 (1) Troubles de la peau et du tissu sous-cutané
Prurit Très fréquent 51 (71) 4 (6) 2 (3) Érythème Très fréquent 49 (68) 4 (6) 1 (2) Dermatite acnéiforme Très fréquent 45 (63) 5 (7) Fissures cutanées Très fréquent 22 (31) 1 (1) Éruption cutanée exfoliative Très fréquent 21 (29) 2 (3) Acné Très fréquent 13 (18) 1 (1) Éruption cutanée Très fréquent 12 (17) 1 (1) Sécheresse de la peau Très fréquent 10 (14) Trouble unguéal Très fréquent 10 (14) Exfoliation de la peau Fréquent 5 (7) Ulcère cutané Fréquent 5 (7) Éruption cutanée érythémateuse Fréquent 3 (4) Croûte Fréquent 3 (4) 1 (1) Alopécie Fréquent 2 (3) Trouble de la pilosité Fréquent 2 (3) Onychoclasie Fréquent 2 (3) Onychomadèse Fréquent 2 (3) Éruption cutanée papuleuse Fréquent 2 (3)
Tableau 8. Effets indésirables observés durant l’étude 20020408 (ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage)
| Fréquence CIOMS | |||||
(Très fréquent : ≥ 10 % Fréquent : 1 % - < 10 % Peu fréquent : 0,1 % - < 1 %)1 | VECTIBIX et | Meilleurs soins de soutien (N = 64) | |||
| meilleurs soins de | |||||
| soutien | |||||
| (N = 72) | |||||
Classification par appareil, système et organe Terme privilégié | Tout | Grade 3 | Tout grade n (%) | Grade 3 | |
| grade | ou 4 | ou 4 | |||
| n (%) | n (%) | n (%) | |||
| Éruption cutanée prurigineuse Fréquent 2 (3) Hypertrichose2 Fréquent 1 (1) 1 (2) | |||||
Les événements indésirables ont été codés à l’aide du MedDRA, version 9.0.
1 La classification des événements dans les catégories Très fréquent et Fréquent est fondée sur des pourcentages seuils qui ont été appliqués à la fréquence des événements indésirables dans la colonne « Tout grade » du groupe « VECTIBIX et meilleurs soins de soutien ».
Les termes privilégiés (ou événements) dont la fréquence est ≥ 2 % (avant arrondissement) dans la colonne « Tout grade » du groupe « VECTIBIX et meilleurs soins de soutien » et pour lesquels il y a une différence ≥ 2 % (avant arrondissement) entre les groupes sont présentés dans ce tableau.
2 Ces termes ne répondaient pas aux critères énoncés ci-dessus, mais ils ont été ajoutés au tableau parce qu’ils sont plausibles sur le plan biologique.
Aucun effet indésirable de grade 5 ne figure dans ce tableau.
Les événements indésirables (qui n’ont pas été rapportés comme des effets indésirables du médicament) signalés chez ≥ 2 % des patients traités par VECTIBIX et les meilleurs soins de soutien (ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage) sont présentés au Tableau 9 et au Tableau 10.
Tableau 9. Événements indésirables apparus en cours de traitement chez ≥ 2 % des sujets du groupe VECTIBIX et non rapportés comme des effets indésirables du médicament dans le Tableau 7 (étude 20100007)
| VECTIBIX | Meilleurs soins | |
| et meilleurs soins | de soutien | |
| de soutien | seuls | |
| Classification par appareil, système et organe | ||
| (N = 142) | (N = 128) | |
| Terme privilégié | n (%) | n (%) |
| Troubles du système lymphatique et du sang | ||
| Anémie | 8 (5,6) | 14 (10,9) |
| Troubles gastro-intestinaux | ||
| Douleur abdominale | 20 (14,1) | 18 (14,1) |
| Douleur abdominale haute | 6 (4,2) | 0 (0,0) |
| Constipation | 9 (6,3) | 8 (6,3) |
| Dyspepsie | 7 (4,9) | 1 (0,8) |
| Iléus | 3 (2,1) | 1 (0,8) |
| Troubles généraux et réactions au point d’administration | ||
| Asthénie | 5 (3,5) | 5 (3,9) |
| Œdème périphérique | 7 (4,9) | 0 (0,0) |
| Douleur | 5 (3,5) | 2 (1,6) |
| Troubles hépatobiliaires | ||
| Hyperbilirubinémie | 6 (4,2) | 1 (0,8) |
| Infections et infestations | ||
| Infection des voies urinaires | 3 (2,1) | 1 (0,8) |
| Examens | ||
| Hausse du taux d’alanine aminotransférase | 3 (2,1) | 2 (1,6) |
| Hausse du taux d’aspartate aminotransférase | 6 (4,2) | 4 (3,1) |
| Hausse de la phosphatase alcaline sanguine | 3 (2,1) | 4 (3,1) |
| Perte pondérale | 9 (6,3) | 3 (2,3) |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 12 (8,5) | 16 (12,5) |
| Hyperkaliémie | 9 (6,3) | 0 (0,0) |
| Hypoalbuminémie | 7 (4,9) | 1 (0,8) |
| Hypophosphatémie | 3 (2,1) | 0 (0,0) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 5 (3,5) | 2 (1,6) |
| Dorsalgie | 10 (7,0) | 7 (5,5) |
| Myalgie | 3 (2,1) | 0 (0,0) |
| Douleur aux extrémités | 3 (2,1) | 4 (3,1) |
Tableau 9. Événements indésirables apparus en cours de traitement chez ≥ 2 % des sujets du groupe VECTIBIX et non rapportés comme des effets indésirables du médicament dans le Tableau 7 (étude 20100007)
| VECTIBIX | Meilleurs soins | |
| et meilleurs soins | de soutien | |
| de soutien | seuls | |
| Classification par appareil, système et organe | ||
| (N = 142) | (N = 128) | |
| Terme privilégié | n (%) | n (%) |
| Néoplasmes bénins, malins et non précisés (y compris kystes et polypes) | ||
| Cancer du côlon | 3 (2,1) | 1 (0,8) |
| Troubles du système nerveux | ||
| Étourdissements | 3 (2,1) | 1 (0,8) |
| Paresthésie | 5 (3,5) | 0 (0,0) |
| Troubles rénaux et urinaires | ||
| Dysurie | 5 (3,5) | 2 (1,6) |
| Troubles de la peau et du tissu sous-cutané | ||
| Érythrodysesthésie palmoplantaire | 14 (9,9) | 0 (0,0) |
| Prurit généralisé | 3 (2,1) | 0 (0,0) |
| Hyperpigmentation de la peau | 4 (2,8) | 0 (0,0) |
| La date limite de collecte des données pour cette analyse était le 10 juin 2014. | ||
| Les événements indésirables ont été codés à l’aide du MedDRA, version 17.0. | ||
Tableau 10. Événements indésirables apparus en cours de traitement chez ≥ 2 % des sujets du groupe VECTIBIX et non rapportés comme des effets indésirables du médicament dans le Tableau 8 (étude 20020408)
| VECTIBIX | ||
| et meilleurs | ||
| soins de | Meilleurs soins de | |
| soutien | soutien seuls | |
| Classification par appareil, système et organe | ||
| (N = 72) | (N = 64) | |
| Terme privilégié | n (%) | n (%) |
| Troubles du système lymphatique et du sang | ||
| Anémie | 5 (6,9) | 1 (1,6) |
| Troubles gastro-intestinaux | ||
| Ballonnement abdominal | 4 (5,6) | 3 (4,7) |
| Douleur abdominale | 25 (34,7) | 11 (17,2) |
| Douleur abdominale haute | 8 (11,1) | 7 (10,9) |
| Stomatite aphteuse | 2 (2,8) | 1 (1,6) |
| Ascite | 4 (5,6) | 2 (3,1) |
| Constipation | 19 (26,4) | 7 (10,9) |
| Dyspepsie | 2 (2,8) | 3 (4,7) |
| Gastrite | 2 (2,8) | 0 (0,0) |
| Reflux gastro-œsophagien | 2 (2,8) | 1 (1,6) |
| Occlusion intestinale | 7 (9,7) | 2 (3,1) |
| Hémorragie rectale | 2 (2,8) | 3 (4,7) |
| Troubles généraux et réactions au point d’administration | ||
| Asthénie | 13 (18,1) | 10 (15,6) |
| Détérioration de l’état de santé physique général | 8 (11,1) | 3 (4,7) |
| Œdème | 5 (6,9) | 2 (3,1) |
| Œdème périphérique | 9 (12,5) | 6 (9,4) |
| Douleur | 2 (2,8) | 0 (0,0) |
| Troubles hépatobiliaires | ||
| Insuffisance hépatique | 2 (2,8) | 2 (3,1) |
| Hépatomégalie | 6 (8,3) | 3 (4,7) |
| Ictère | 6 (8,3) | 3 (4,7) |
| Infections et infestations | ||
| Bronchite | 2 (2,8) | 2 (3,1) |
| Rhinopharyngite | 6 (8,3) | 0 (0,0) |
| Infection des voies respiratoires | 2 (2,8) | 0 (0,0) |
| Infection des voies respiratoires supérieures | 2 (2,8) | 0 (0,0) |
| Infection des voies urinaires | 2 (2,8) | 1 (1,6) |
Tableau 10. Événements indésirables apparus en cours de traitement chez ≥ 2 % des sujets du groupe VECTIBIX et non rapportés comme des effets indésirables du médicament dans le Tableau 8 (étude 20020408)
| VECTIBIX | ||
| et meilleurs | ||
| soins de | Meilleurs soins de | |
| soutien | soutien seuls | |
| Classification par appareil, système et organe | ||
| (N = 72) | (N = 64) | |
| Terme privilégié | n (%) | n (%) |
| Examens | ||
| Hausse de la bilirubinémie | 2 (2,8) | 1 (1,6) |
| Sang dans l’urine | 2 (2,8) | 0 (0,0) |
| Perte pondérale | 5 (6,9) | 0 (0,0) |
| Troubles du métabolisme et de la nutrition | ||
| Anorexie | 22 (30,6) | 13 (20,3) |
| Cachexie | 4 (5,6) | 0 (0,0) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 5 (6,9) | 2 (3,1) |
| Dorsalgie | 14 (19,4) | 5 (7,8) |
| Douleur osseuse | 2 (2,8) | 0 (0,0) |
| Spasmes musculaires | 5 (6,9) | 0 (0,0) |
| Myalgie | 2 (2,8) | 0 (0,0) |
| Douleur aux extrémités | 5 (6,9) | 2 (3,1) |
| Douleur à l’épaule | 3 (4,2) | 3 (4,7) |
| Néoplasmes bénins, malins et non précisés (y compris kystes et polypes) | ||
| Cancer colorectal | 4 (5,6) | 2 (3,1) |
| Cancer colorectal métastatique | 9 (12,5) | 8 (12,5) |
| Troubles du système nerveux | ||
| Léthargie | 2 (2,8) | 0 (0,0) |
| Paresthésie | 2 (2,8) | 3 (4,7) |
| Troubles psychiatriques | ||
| Anxiété | 4 (5,6) | 2 (3,1) |
| Dépression | 2 (2,8) | 0 (0,0) |
| Insomnie | 3 (4,2) | 4 (6,3) |
| Troubles rénaux et urinaires | ||
| Dysurie | 2 (2,8) | 0 (0,0) |
| Hématurie | 3 (4,2) | 0 (0,0) |
Tableau 10. Événements indésirables apparus en cours de traitement chez ≥ 2 % des sujets du groupe VECTIBIX et non rapportés comme des effets indésirables du médicament dans le Tableau 8 (étude 20020408)
| VECTIBIX | ||
| et meilleurs | ||
| soins de | Meilleurs soins de | |
| soutien | soutien seuls | |
| Classification par appareil, système et organe | ||
| (N = 72) | (N = 64) | |
| Terme privilégié | n (%) | n (%) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Dysphonie | 2 (2,8) | 0 (0,0) |
| Hémoptysie | 2 (2,8) | 0 (0,0) |
| Douleur pharyngolaryngée | 2 (2,8) | 0 (0,0) |
| Toux productive | 2 (2,8) | 1 (1,6) |
| Troubles de la peau et du tissu sous-cutané | ||
| Trouble de la pilosité | 2 (2,8) | 0 (0,0) |
| Hyperhidrose | 2 (2,8) | 1 (1,6) |
| Onychomadèse | 2 (2,8) | 0 (0,0) |
| Douleur cutanée | 3 (4,2) | 0 (0,0) |
| Troubles vasculaires | ||
| Hypertension | 5 (6,9) | 2 (3,1) |
| Pâleur | 2 (2,8) | 1 (1,6) |
| Les événements indésirables ont été codés à l’aide du MedDRA, version 9.0. | ||
VECTIBIX en association avec une chimiothérapie par FOLFOX
L’étude 20050203, un essai multicentrique à répartition aléatoire ouvert, avait pour but de comparer l’efficacité de VECTIBIX administré en association avec un schéma de chimiothérapie FOLFOX à celle du schéma FOLFOX seul chez des patients atteints d’un CCRm. Chez les patients ayant un CCRm exprimant le gène RAS de type sauvage qui ont reçu VECTIBIX et FOLFOX (N = 256), les effets indésirables signalés le plus fréquemment (≥ 25 % et différence ≥ 2 % entre les groupes de traitement) ont été la diarrhée, la stomatite, la douleur abdominale, la fatigue, la pyrexie, l’inflammation des muqueuses, l’anorexie, l’hypomagnésiémie, la paresthésie, les éruptions cutanées, la dermatite acnéiforme et le prurit (Tableau 11).
Par ailleurs, chez les patients ayant un CCRm exprimant RAS de type sauvage qui ont reçu VECTIBIX, la diarrhée a été l’effet indésirable grave le plus fréquent (différence ≥ 2 % entre les groupes de traitement).
Chez ces mêmes patients traités par VECTIBIX, les effets indésirables signalés fréquemment (≥ 2 %) et ayant mené à l’abandon du traitement ont été les éruptions cutanées, la fatigue, la dermatite acnéiforme et la diarrhée.
Dans l’ensemble d’analyse de l’innocuité chez les patients porteurs d’une tumeur exprimant RAS de type sauvage, des événements indésirables mortels ont été rapportés chez 14 patients (5 %) recevant VECTIBIX en association avec FOLFOX et 16 patients (6 %) recevant FOLFOX seul. Les événements indésirables mortels qui sont survenus chez au moins 2 sujets dans l’un ou l’autre des groupes de traitement ont été les suivants (panitumumab plus FOLFOX contre FOLFOX seul) : cancer colorectal métastatique (5 [2 %] contre 4 [2 %]), arrêt cardiorespiratoire (2 [1 %] contre 0 [0 %]), insuffisance hépatique (2 [1 %] contre 0 [0 %]) et pneumonie (0 [0 %] contre 2 [1 %]).
Tableau 11. Comparaison des effets indésirables (différence ≥ 2 %) signalés chez les patients porteurs de tumeurs exprimant RAS de type sauvage qui ont été traités par
VECTIBIX en association avec FOLFOX ou par FOLFOX seul (étude 20050203)
Fréquence CIOMS VECTIBIX plus
FOLFOX
(N = 256)
FOLFOX seul
(N = 250)
Classification par appareil,
système et organe
Terme privilégié
(Très fréquent :
≥ 10 %
Fréquent : 1 % - < 10 %)1
Tout
grade
n (%)
Grade 3 ou 4 n (%)
Tout grade n (%)
Grade 3 ou 4 n (%)
Troubles oculaires Conjonctivite Très fréquent 51 (20) 5 (2) 9 (4) Sécheresse oculaire Fréquent 9 (4) Croissance des cils Fréquent 8 (3)
Troubles gastro-intestinaux Diarrhée Très fréquent 167 (65) 48 (19) 129 (52) 22 (9) Stomatite Très fréquent 77 (30) 14 (5) 36 (14) 1 (< 1) Douleur abdominale Très fréquent 71 (28) 12 (5) 62 (25) 13 (5) Hémorragie rectale Fréquent 14 (5) 6 (2) 2 (< 1) Reflux gastro-œsophagien Fréquent 10 (4) 3 (1) Douleur buccale Fréquent 10 (4) 4 (2) Douleur abdominale basse Fréquent 9 (4) 3 (1) 1 (< 1) Chéilite Fréquent 7 (3) 1 (< 1) 1 (< 1)
Troubles généraux et réactions au point d’administration
Fatigue Très fréquent 100 (39) 26 (10) 90 (36) 7 (3) Pyrexie Très fréquent 81 (32) 2 (< 1) 71 (28) 7 (3) Inflammation des muqueuses Très fréquent 64 (25) 13 (5) 40 (16) 1 (< 1) Asthénie Très fréquent 60 (23) 13 (5) 46 (18) 9 (4) Douleur Fréquent 11 (4) 4 (2)
Infections et infestations Périonyxis Très fréquent 60 (23) 10 (4) Infection localisée Fréquent 11 (4) 1 (< 1) 1 (< 1) Folliculite Fréquent 10 (4) 4 (2) 3 (1) Cellulite Fréquent 7 (3) 3 (1) Conjonctivite infectieuse Fréquent 7 (3) 3 (1) 1 (< 1) Infection des ongles Fréquent 6 (2) 1 (< 1)
Tableau 11. Comparaison des effets indésirables (différence ≥ 2 %) signalés chez les patients porteurs de tumeurs exprimant RAS de type sauvage qui ont été traités par
VECTIBIX en association avec FOLFOX ou par FOLFOX seul (étude 20050203)
Fréquence CIOMS VECTIBIX plus
FOLFOX
(N = 256)
FOLFOX seul
(N = 250)
Classification par appareil,
système et organe
Terme privilégié
(Très fréquent :
≥ 10 %
Fréquent :
1 % - < 10 %)1
Tout
grade
n (%)
Grade 3 ou 4 n (%)
Tout grade n (%)
Grade 3 ou 4 n (%)
Examens Perte pondérale Très fréquent 47 (18) 3 (1) 15 (6)
Troubles du métabolisme et de la nutrition
Anorexie Très fréquent 93 (36) 11 (4) 66 (26) 5 (2) Hypomagnésiémie Très fréquent 77 (30) 19 (7) 17 (7) Hypokaliémie Très fréquent 55 (21) 26 (10) 33 (13) 12 (5) Déshydratation Fréquent 20 (8) 6 (2) 8 (3) 4 (2) Hypocalcémie Fréquent 15 (6) 3 (1) 6 (2) 1 (< 1) Hyperglycémie Fréquent 11 (4) 3 (1) 4 (2) 2 (< 1)
Troubles du système nerveux
Paresthésie Très fréquent 83 (32) 23 (9) 75 (30) 15 (6)
Troubles respiratoires, thoraciques et médiastinaux
Épistaxis Très fréquent 40 (16) 24 (10)
Troubles de la peau et du tissu sous-cutané
Éruption cutanée Très fréquent 142 (55) 44 (17) 20 (8) 1 (< 1) Dermatite acnéiforme Très fréquent 86 (34) 26 (10) Prurit Très fréquent 66 (26) 3 (1) 11 (4) Sécheresse cutanée Très fréquent 57 (22) 5 (2) 13 (5) Érythème Très fréquent 45 (18) 7 (3) 9 (4) Fissures cutanées Très fréquent 44 (17) 1 (< 1) 1 (< 1) Alopécie Très fréquent 42 (16) 22 (9) Acné Très fréquent 38 (15) 8 (3) 1 (< 1) Trouble unguéal Très fréquent 31 (12) 4 (2) 3 (1) Érythrodysesthésie palmoplantaire Très fréquent 27 (11) 4 (2) 7 (3) 1 (< 1) Exfoliation cutanée Fréquent 10 (4) 5 (2) 2 (< 1) Toxicité cutanée Fréquent 8 (3) 1 (< 1) 1 (< 1) Éruption cutanée généralisée Fréquent 7 (3) 2 (< 1) Ulcère cutané Fréquent 7 (3) 1 (< 1) 1 (< 1) Anomalie de la croissance des
poils
Fréquent 6 (2)
Hypertrichose Fréquent 6 (2) Ongle incarné Fréquent 6 (2)
Tableau 11. Comparaison des effets indésirables (différence ≥ 2 %) signalés chez les patients porteurs de tumeurs exprimant RAS de type sauvage qui ont été traités par
VECTIBIX en association avec FOLFOX ou par FOLFOX seul (étude 20050203)
| Fréquence CIOMS | VECTIBIX plus | FOLFOX | |||
| FOLFOX | seul | ||||
| (N = 256) | (N = 250) | ||||
| Classification par appareil, | (Très fréquent : | Tout | Grade 3 | Tout | Grade 3 |
| système et organe | ≥ 10 % | grade | ou 4 | grade | ou 4 |
| Terme privilégié | Fréquent : | n (%) | n (%) | n (%) | n (%) |
| 1 % - < 10 %)1 | |||||
Douleur cutanée Fréquent 6 (2) 1 (< 1) Lésion cutanée Fréquent 6 (2) Troubles vasculaires Thrombose veineuse profonde Fréquent 14 (5) 11 (4) 7 (3) 4 (2) Bouffées vasomotrices Fréquent 7 (3) 1 (< 1) | |||||
Ce tableau est basé sur l'ensemble d'analyse de l'innocuité chez les porteurs du gène RAS de type sauvage, qui inclut tous les sujets porteurs d’un gène KRAS de type sauvage ou d’un gène NRAS de type sauvage qui ont reçu au moins une dose du traitement précisé dans le protocole, et est fondé sur le traitement réellement administré. Les événements indésirables ont été codés à l'aide du MedDRA, version 12.0.
1 La classification des événements dans les catégories Très fréquent et Fréquent est fondée sur des pourcentages seuils qui ont été appliqués à la fréquence des événements indésirables dans la colonne « Tout grade » du groupe « VECTIBIX plus FOLFOX ».
Les termes privilégiés (ou événements) dont la fréquence est ≥ 1 % dans la colonne « Tout grade » du groupe « VECTIBIX plus FOLFOX » et pour lesquels il y a une différence ≥ 2 % entre les groupes sont présentés dans ce tableau.
Les effets indésirables de grade 5 comprennent l’hypokaliémie.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Effets indésirables peu fréquents observés au cours des essais cliniques (< 1 %)
Les tableaux présentés ci-dessus dans la section Effets indésirables observés au cours des essais cliniques mentionnent tous les effets indésirables du médicament qui ont été rapportés dans les essais cliniques, y compris les effets indésirables du médicament moins fréquents (selon les critères de chaque étude) rapportés dans les essais cliniques évaluant VECTIBIX en monothérapie et en association avec FOLFOX.
Effets toxiques dermatologiques et troubles apparentés
Il a été établi que des réactions dermatologiques (y compris des effets sur les ongles) observées chez les patients traités par VECTIBIX ou d’autres inhibiteurs de l’EGFR sont associées aux effets pharmacologiques du traitement. Dans l’ensemble des essais cliniques portant sur la monothérapie dans le CCRm, des effets toxiques dermatologiques et des troubles qui y sont apparentés ont été observés chez 92 % (773/842) des patients recevant VECTIBIX. Des éruptions cutanées sont survenues le plus souvent sur le visage ainsi que dans la région supérieure du dos et de la poitrine, mais elles pouvaient s’étendre aux membres et se caractérisaient par la présence de multiples lésions d’apparence pustuleuse, maculaire ou papuleuse. Lors de l’étude 20050203, des effets toxiques dermatologiques et des troubles apparentés se sont produits chez 97 % (249/256) des patients et ils étaient graves (de grade 3 ou plus selon les critères CTC du NCI) chez 41 % des patients atteints d’un CCRm exprimant RAS de type sauvage qui ont reçu VECTIBIX en association avec FOLFOX.
Lors des essais cliniques portant sur la monothérapie dans le traitement du CCRm, les événements graves (grade 3 et grade 4) comprenaient la dermatite acnéiforme (6 %), l’érythème (5 %), l’éruption cutanée (3 %), le prurit (2 %), l’éruption cutanée exfoliative (2 %), l’acné (1 %), les fissures cutanées (1 %), le périonyxis (1 %), l’exfoliation de la peau (0,5 %), la toxicité cutanée (0,4 %), la sécheresse cutanée (0,1 %), l’ulcère cutané (0,1 %), la formation de croûtes (0,1 %), l’éruption cutanée érythémateuse (0,1 %), l’éruption cutanée papuleuse (0,1 %), l’éruption cutanée vésiculaire (0,1 %), l’acné pustuleuse (0,1 %), la dermatite allergique (0,1 %) et l’érythème polymorphe (0,1 %). Dans l’étude 20050203, 4 patients (1,6 %) ayant reçu VECTIBIX en association avec FOLFOX ont eu des effets toxiques dermatologiques qui ont entraîné des événements indésirables graves, y compris la cellulite, la folliculite ou les infections cutanées.
Dans toutes les études cliniques et après la commercialisation, une sécheresse et des fissures cutanées étaient fréquentes et, dans certains cas, étaient associées à des séquelles inflammatoires et infectieuses, y compris une sepsie, ayant entraîné dans de rares cas le décès, et des abcès locaux ayant nécessité une incision et un drainage (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Dans l’étude 20020408, 1 % des patients (1/123) du groupe recevant VECTIBIX ayant une tumeur porteuse de KRAS de type sauvage ont abandonné le traitement en raison d’effets toxiques cutanés, et une modification de la dose a été nécessaire chez 17 % (21/123) des patients en raison d’effets toxiques cutanés symptomatiques. Dans l’étude 20080763, moins de 1 % des patients (3/496) ont abandonné le traitement en raison d’effets toxiques cutanés, et 35 % (66/496) des patients ont dû interrompre le traitement en raison d’effets toxiques touchant la peau ou les ongles dans le groupe recevant VECTIBIX. Le délai médian avant l’apparition du premier symptôme d'un effet toxique dermatologique était de 10 jours, et le délai médian avant sa disparition après la dernière dose de VECTIBIX était de 37 jours. L’incidence et la durée des affections dermatologiques et des autres troubles apparentés étaient liées à l’exposition à VECTIBIX. Dans l’ensemble d’analyse de l’innocuité de l’étude 20100007, 0,5 % des patients (1/189) du groupe VECTIBIX qui avaient une tumeur exprimant KRAS de type sauvage ont abandonné le traitement en raison d’effets toxiques cutanés, et une modification de la dose a été nécessaire chez 14 % (27/189) des patients en raison d’effets toxiques cutanés symptomatiques. Par ailleurs, dans l’ensemble d’analyse de l’innocuité chez les porteurs du gène RAS de type sauvage, 0,7 % (1/142) des patients du groupe VECTIBIX qui avaient une tumeur exprimant RAS de type sauvage ont abandonné le traitement en raison d’effets toxiques cutanés, et une modification de la dose a été nécessaire chez 16 % (23/142) des patients en raison d’effets toxiques cutanés symptomatiques.
Dans l’étude 20050203, 10 % des patients (26/256) ayant une tumeur porteuse de RAS de type sauvage qui ont été traités par VECTIBIX en association avec FOLFOX ont abandonné le traitement ou ont dû en interrompre l’administration en raison d’effets toxiques dermatologiques. Le délai médian avant l'apparition du premier symptôme d'un effet toxique dermatologique était de 9 jours, et le délai médian avant sa disparition était de 89 jours.
Réactions à la perfusion
Dans l’ensemble des essais cliniques portant sur la monothérapie dans le CCRm (N = 842), des réactions pouvant être liées à la perfusion (survenant dans les 24 heures suivant toute perfusion), lesquelles pouvaient comprendre des signes ou des symptômes tels que réaction anaphylactique, bronchospasme, frissons, fièvre, dyspnée ou hypotension, ont été signalées chez 3 % (29/842) des patients traités par VECTIBIX; 0,6 % (5/842) de ces réactions étaient graves (de grade 3 ou de grade 4, selon les critères CTC du NCI).
La plupart des symptômes de réactions pouvant être liées à la perfusion étaient d’intensité légère, se sont résorbés sans autre traitement, étaient des événements isolés et n’ont pas nécessité de modification ni d’interruption du traitement par VECTIBIX.
Dans l’ensemble d’analyse de l’innocuité chez les porteurs de tumeurs exprimant KRAS de type sauvage de l’étude 20020408, des réactions liées à la perfusion ont été observées chez 5,7 % (7/123) des patients traités par VECTIBIX. Aucun des événements n’était de grade 3 ou plus. Dans l’étude 20080763, des réactions liées à la perfusion ont été observées chez 2,8 % (14/496) des patients traités par VECTIBIX. Un patient a subi un événement de grade 3 ou plus. Parmi les patients atteints du CCRm exprimant RAS de type sauvage de l’étude 20100007, des réactions liées à la perfusion ont été observées chez 1,4 % (2/142) des patients traités par VECTIBIX. Aucun des événements n’était de grade 3 ou plus.
Par ailleurs, dans l’ensemble d’analyse de l’innocuité de l’étude 20050203 chez les porteurs d’une tumeur exprimant RAS de type sauvage, des réactions liées à la perfusion ont été observées chez 25 % (65/256) des patients traités par VECTIBIX en association avec FOLFOX et chez 27 % des patients (67/250) traités par FOLFOX seul; 2,7 % (7/256) et 1,6 % (4/250), respectivement, de ces événements étaient graves (grade 3 ou plus). Un patient (0,4 %) ayant un CCRm exprimant RAS de type sauvage a cessé de prendre VECTIBIX à cause de réactions liées à la perfusion.
Autres effets indésirables
Association avec des traitements antitumoraux
Dans le cadre d’une étude menée auprès de 19 patients atteints d’un CCRm traités par VECTIBIX en association avec une chimiothérapie de type IFL (5-fluorouracile en bolus, leucovorine et irinotécan), l’incidence de diarrhée de grade 3 ou plus était de 58 % (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS). Dans le cadre d’un essai mené auprès de 24 patients atteints d’un CCRm traités par VECTIBIX en plus d'une chimiothérapie de type FOLFIRI (5-fluorouracile en perfusion, leucovorine et irinotécan), l’incidence de diarrhée de grade 3 ou plus était de 25 %. VECTIBIX n’est pas indiqué en association avec les schémas IFL ou FOLFIRI.
Un essai multicentrique, ouvert et à répartition aléatoire mené auprès de 1 053 patients a permis d’évaluer l’efficacité du bevacizumab et des chimiothérapies à base d’oxaliplatine ou d’irinotécan, associés ou non à VECTIBIX, dans le traitement de première intention du cancer colorectal métastatique. Dans le cadre d’une analyse provisoire effectuée auprès de 947 patients répartis aléatoirement, une augmentation des décès a été observée chez les patients recevant VECTIBIX en plus de l’association chimiothérapie-bevacizumab. Une plus grande fréquence d’embolies pulmonaires, d’infections (surtout d’origine dermatologique), de diarrhées et de déshydratation a également été observée dans les groupes de traitement recevant VECTIBIX en plus de l’association bevacizumab-chimiothérapie. L’ajout de VECTIBIX au bevacizumab avec ou sans chimiothérapie dans le traitement de première intention du cancer colorectal métastatique n’est pas indiqué.
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Conclusions des essais cliniques
Baisse des électrolytes
Dans les essais cliniques sur la monothérapie au cours desquels les concentrations de magnésium étaient mesurées à des intervalles de temps précis lors du traitement par VECTIBIX, 41 % des patients présentaient une baisse des taux de magnésium par rapport à la valeur initiale. Une hypomagnésiémie de grade 3 ou plus a été signalée chez 6 % de ces patients, dont la moitié environ a ensuite reçu un traitement de recharge électrolytique. Des cas graves d’hypomagnésiémie sont survenus 6 semaines ou plus après le début du traitement par VECTIBIX. Chez 1 % des patients, l’hypomagnésiémie a été associée à une hypocalcémie concomitante. Il importe de surveiller périodiquement les concentrations en électrolytes des patients avant d’entreprendre le traitement par VECTIBIX, pendant ce traitement ainsi qu’au cours des 8 semaines suivant la fin du traitement. Il faut entreprendre un traitement approprié, p. ex., l’administration d’électrolytes par voie orale ou intraveineuse, au besoin (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Dans l’ensemble d’analyse de l’innocuité chez les porteurs de tumeurs exprimant KRAS de type sauvage de l’étude 20020408, des baisses des taux sériques de magnésium ont été observées au cours de l’étude chez des patients recevant VECTIBIX et les MSS, tandis que les taux de magnésium n’ont pas varié dans le groupe recevant les MSS seuls. Des diminutions (grade 3 ou
- 4) du magnésium sérique se sont produites chez 9 patients (7 %) qui ont reçu VECTIBIX et les MSS, mais chez aucun patient recevant les MSS seuls.
Dans l’étude 20080763, des diminutions de 3 ou 4 grades du taux de magnésium sérique se sont produites chez 42 patients (8 %) recevant VECTIBIX et chez 12 patients (2 %) recevant du cétuximab, selon les analyses de laboratoire; 41 de ces patients avaient un taux de magnésium normal (grade 0) au départ (le taux de magnésium initial n’était pas disponible pour 1 patient). Des diminutions du taux de calcium sérique de 3 ou 4 grades se sont produites chez 8 patients (2 %) recevant VECTIBIX et 2 patients (< 1 %) recevant le cétuximab. Des diminutions du taux de potassium sérique de 3 ou 4 grades se sont produites chez 15 patients (3 %) recevant VECTIBIX et 8 patients (2 %) recevant le cétuximab. Les autres changements des paramètres chimiques du sérum étaient comparables dans les différents groupes de traitement. Parmi les patients présentant une hypomagnésiémie (tout grade), 21 patients traités par VECTIBIX (4 %) et 12 patients traités par le cétuximab (2 %) présentaient aussi une hypocalcémie, tandis que 20 patients traités par VECTIBIX (4 %) et 12 patients traités par le cétuximab (2 %) présentaient également une hypokaliémie. Soixante-treize patients traités par VECTIBIX (15 %) et 40 patients (8 %) recevant le cétuximab présentaient une hypomagnésiémie, une hypocalcémie ou une hypokaliémie non résolues à la fin de l’étude.
Au cours de l’étude 20100007, les pires événements de grade 3 ou plus relatifs à la diminution de la magnésiémie, de la calcémie et de la kaliémie après le début de l’étude chez les porteurs d’un CCRm exprimant RAS de type sauvage ont été comme suit : magnésium, 11 sujets (7,7 %) du groupe VECTIBIX plus MSS et aucun sujet du groupe MSS seuls; calcium, 2 sujets (1,4 %) du groupe VECTIBIX plus MSS et aucun sujet du groupe MSS seuls; potassium, 6 sujets (4,2 %) du groupe VECTIBIX plus MSS et aucun sujet du groupe MSS seuls. Ces résultats sont comparables à ceux constatés chez les patients de cette même étude dont le CCRm exprimait KRAS de type sauvage.
Dans l’étude 20050203, des diminutions de la magnésiémie (grade 3 ou 4) se sont produites chez 36 patients (14 %) atteints d’un CCRm porteur de RAS de type sauvage qui ont reçu VECTIBIX en association avec FOLFOX et 4 patients (2 %) qui ont reçu FOLFOX seul, selon les analyses de laboratoire. La calcémie a diminué (grade 3 ou 4) chez 17 patients (7 %) du groupe VECTIBIX avec FOLFOX et 4 patients (2 %) du groupe FOLFOX seul. De plus, la kaliémie a diminué (grade 3 ou 4) chez 45 patients (18 %) ayant reçu VECTIBIX avec FOLFOX et 18 patients (7 %) ayant reçu FOLFOX seul. Quant aux autres changements des paramètres chimiques sériques, ils étaient comparables dans les groupes de traitement.
Le nombre total de neutrophiles a diminué (grade 3 ou 4) chez 92 patients (36 %) traités par VECTIBIX en association avec FOLFOX et 78 patients (31 %) traités par FOLFOX seul.
Parmi les patients atteints d’un CCRm porteur de RAS de type sauvage qui présentaient une hypomagnésiémie (tout grade), 11 patients traités par VECTIBIX en association avec FOLFOX (4 %), contre aucun traité par FOLFOX seul, présentaient aussi une hypocalcémie, tandis que 25 patients traités par VECTIBIX en association avec FOLFOX (10 %) et 7 patients traités par FOLFOX seul (3 %) présentaient également une hypokaliémie. Dans les groupes VECTIBIX en association avec FOLFOX et FOLFOX seul, respectivement : 26 des 83 patients (31 %) et 8 des 18 patients (44 %) qui présentaient une hypomagnésiémie (tout grade) avaient une hypomagnésiémie non résolue à la fin de l’étude; 6 (38 %) et aucun des patients qui présentaient une hypocalcémie (tout grade) avaient une hypocalcémie non résolue à la fin de l’étude; enfin, 8 (14 %) et 5 (14 %) des patients qui présentaient une hypokaliémie (tout grade) avaient une hypokaliémie non résolue à la fin de l’étude.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables additionnels suivants ont été signalés après la commercialisation du produit : des réactions liées à la perfusion; des réactions d’hypersensibilité, y compris un œdème angioneurotique; une nécrose cutanée; une perforation de la cornée (y compris un kératorrhexis et une perforation de la cornée), une kératite et/ou une kératite ulcéreuse; des maladies mucocutanées bulleuses pouvant mettre la vie en danger ou causer la mort, y compris des cas du syndrome de Stevens-Johnson et d’érythrodermie bulleuse avec épidermolyse.
Troubles gastro-intestinaux
Des cas de diarrhée grave et de déshydratation ont été signalés chez des patients traités par VECTIBIX. Parmi ces cas de diarrhée grave et de déshydratation, certains patients ont présenté une réduction de la fonction rénale. Bien que, dans certains cas, il semblait y avoir des facteurs de confusion tels que la présence de sepsie, de diabète ou d’hypertension, une revue de ces cas fait état d’un risque d’insuffisance rénale aiguë (secondaire à la diarrhée et/ou à la déshydratation), particulièrement dans le cadre d’une chimiothérapie associative, chez les patients traités par VECTIBIX (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Il faut surveiller l’apparition de signes et de symptômes de diarrhée grave et de déshydratation (tels la diminution de la diurèse, les étourdissements, l’hypotension artérielle et l’accélération du rythme cardiaque) et prendre immédiatement ces manifestations en charge à l’aide d’un traitement médical jugé adéquat par le médecin traitant. Le traitement par VECTIBIX doit être interrompu jusqu’à ce que le patient ne présente plus de diarrhée grave, de déshydratation ni d’insuffisance rénale aiguë.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Au moment de l’autorisation, aucune interaction médicamenteuse grave n’avait été établie.
9.2 Aperçu des interactions médicamenteuses
Aucune étude en règle portant sur les interactions médicamenteuses n’a été effectuée pour VECTIBIX.
9.3 Interactions médicament-comportement
Aucune interaction avec des comportements n’a été établie.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
VECTIBIX (panitumumab) est un anticorps monoclonal recombinant de type IgG2 entièrement humain qui se lie avec une forte affinité et une spécificité élevée au récepteur de l’EGF (EGFR) humain. Ce récepteur est une glycoprotéine transmembranaire qui fait partie d’une sous-famille des récepteurs des tyrosine kinases de type I qui comprennent EGFR (HER1/c-ErbB-1), HER2, HER3 et HER4. L’EGFR favorise la croissance cellulaire dans des tissus épithéliaux normaux, y compris la peau et les follicules pileux, et est exprimé dans différentes cellules tumorales (y compris les carcinomes du côlon, du poumon, du sein, de la prostate, du pancréas, de la tête et du cou).
VECTIBIX se lie au domaine de liaison aux ligands de l’EGFR et inhibe de façon compétitive l’autophosphorylation du récepteur induite par tous les ligands connus de l’EGFR. La liaison de VECTIBIX à l’EGFR entraîne l’internalisation du récepteur, une inhibition de la croissance cellulaire, le déclenchement de l’apoptose et une baisse de la production d’interleukine 8 et du facteur de croissance de l’endothélium vasculaire.
Les gènes KRAS et NRAS (homologue de l’oncogène viral RAS du neuroblastome) sont des membres étroitement apparentés de la famille des oncogènes RAS. Les gènes KRAS et NRAS codent pour de petites protéines liant le GTP et impliquées dans la transduction du signal. Différents stimuli, y compris celui de l’EGFR, activent les gènes KRAS et NRAS, qui stimulent alors d’autres protéines intracellulaires, favorisant ainsi la prolifération cellulaire, la survie cellulaire et l’angiogenèse.
Les mutations d’activation des gènes RAS sont observées fréquemment dans différentes tumeurs humaines et sont impliquées à la fois dans l’oncogenèse et la progression tumorale.
10.2 Pharmacodynamie
Des essais in vitro et des études in vivo sur des animaux ont démontré que VECTIBIX inhibe la croissance et la survie des cellules tumorales exprimant l’EGFR. Aucun effet antitumoral de VECTIBIX n’a été observé sur les xénogreffes de tumeurs humaines n’exprimant pas l’EGFR. L’ajout de VECTIBIX à une chimiothérapie ou à d’autres agents de thérapie ciblée, dans les études chez l’animal, a entraîné une augmentation des effets antitumoraux par rapport à la chimiothérapie ou aux agents thérapeutiques ciblés utilisés seuls.
10.3 Pharmacocinétique
VECTIBIX (panitumumab), administré en monothérapie ou en association avec une chimiothérapie, présente une pharmacocinétique non linéaire. Le profil concentration-temps se décrit comme un modèle pharmacocinétique à 2 compartiments, avec des voies de clairance linéaires et non linéaires, probablement soumises à une médiation par le système réticulo-endothélial (SRE) et l’EGFR, respectivement. Étant donné que le panitumumab, qui est lié à l’EGFR à la surface de la cellule, peut être internalisé et dégradé, la clairance non linéaire est probablement associée à une liaison saturable du panitumumab à l’EGFR. La valeur moyenne de la clairance diminue en même temps que la dose augmente et s’approche de la valeur de clairance de l’IgG2 endogène (de 1 à 4 mL/jour/kg). Les valeurs moyennes de la demi-vie entre les doses sont de 7,5 jours (écart type ± 1,8) et de 8,5 jours (d’après le modèle pharmacocinétique) pour la dose de 6 mg/kg et celle de 2,5 mg/kg, respectivement.
Une analyse pharmacocinétique de population a été effectuée afin d’évaluer les effets potentiels de covariables sélectionnées sur les propriétés pharmacocinétiques de VECTIBIX. Les résultats portent à croire que l’âge, le sexe, le type de tumeur, l’origine ethnique, les fonctions hépatique et rénale, les agents chimiothérapeutiques et l’expression de l’EGFR dans les cellules tumorales n’ont eu aucun effet observable sur la pharmacocinétique de VECTIBIX. Chez les patients atteints d’insuffisance rénale ou hépatique, aucun essai clinique n’a été réalisé pour évaluer la pharmacocinétique de VECTIBIX. Aucune différence liée à l’âge n’a été observée sur les propriétés pharmacocinétiques de VECTIBIX dans les essais cliniques chez les patients de 26 à 85 ans.
Des essais in vitro et des études in vivo sur des animaux ont montré que VECTIBIX inhibe la croissance et la survie des cellules tumorales exprimant l’EGFR. Aucun effet antitumoral de VECTIBIX n’a été observé sur les xénogreffes de tumeurs humaines n’exprimant pas l’EGFR. L’ajout de VECTIBIX à une chimiothérapie ou à d’autres agents thérapeutiques ciblés, dans les études chez l’animal, a entraîné une augmentation des effets antitumoraux, par rapport à la chimiothérapie ou aux agents thérapeutiques ciblés utilisés seuls.
Absorption
Dans tous les essais cliniques, VECTIBIX (panitumumab) a été administré par perfusion intraveineuse. La biodisponibilité du panitumumab est de 100 % dans la circulation sanguine.
Distribution
Après la perfusion intraveineuse, la concentration sérique du panitumumab a baissé de façon bi-exponentielle selon un modèle à 2 compartiments : central et périphérique. L’analyse par compartiment semblait indiquer que le volume de distribution s’est rapproché du volume plasmatique (42 mL/kg) pour le compartiment central et qu’il était d'environ 26 mL/kg pour le compartiment périphérique.
Élimination
Métabolisme et excrétion
L’examen d’un large éventail de doses cliniques (de 0,75 à 9 mg/kg) a révélé que la pharmacocinétique du panitumumab est non linéaire; la clairance moyenne en fonction du temps (estimée en fonction d’une dose divisée par l’aire sous la courbe [ASC]) a baissé proportionnellement à l’augmentation de la dose. Il semblerait que l’élimination du panitumumab emprunte deux voies différentes : (1) le système réticulo-endothélial (SRE), une voie commune pour les immunoglobulines endogènes, et (2) le récepteur de l’EGF (EGFR). Étant donné que le panitumumab, qui est lié à l’EGFR à la surface de la cellule, peut être internalisé et dégradé, la clairance non linéaire est probablement associée à une liaison saturable du panitumumab à l’EGFR.
À des doses supérieures à 2 mg/kg, la clairance moyenne en fonction du temps du panitumumab demeure relativement constante; à ces doses plus élevées, la voie de clairance non linéaire est saturée et devient relativement peu importante, permettant ainsi au processus global de clairance de s’effectuer principalement par la voie linéaire. Lorsque la clairance du panitumumab est relativement constante, l’exposition à cette substance (ASC) augmente de manière proportionnelle à la dose.
L’équilibre pharmacocinétique est atteint après 3 doses de 6 mg/kg administrées 1 fois toutes les 2 semaines sans dose d'attaque. Les paramètres pharmacocinétiques du panitumumab à l’état d’équilibre sont résumés au Tableau 12.
Tableau 12. Paramètres pharmacocinétiques moyens (écart-type) du panitumumab à l’état d’équilibre
| Schéma | N | Cmax | Cmin | ASC0-t | t1/2 | Cl | ||||||||||||
| posologique | (mcg/mL) | (mcg/mL) | (mcg∙jour/mL) | (jour) | (mL/jour/kg) | |||||||||||||
6 mg/kg toutes les 2 semaines 14 219 (54) 47 (19) 1 431 (412) 7,5 (1,8) 4,6 (1,4) | ||||||||||||||||||
Cmax = concentration sérique maximale; Cmin = concentration sérique minimale; ASC0-t = aire sous la courbe dans l'intervalle posologique; t1/2 = demi-vie dans l’intervalle posologique; Cl = clairance sérique.
Populations et états pathologiques particuliers
Une analyse pharmacocinétique de population a été effectuée afin d’étudier les effets potentiels de covariables sélectionnées sur les propriétés pharmacocinétiques de VECTIBIX. Les résultats semblent indiquer que l’âge, le sexe, le type de tumeur, l’origine ethnique, les fonctions hépatique et rénale, les agents chimiothérapeutiques et l’expression membranaire de l’EGFR dans les cellules tumorales n’ont eu aucun effet observable sur la pharmacocinétique de VECTIBIX.
Chez les patients atteints d’insuffisance rénale ou hépatique, aucune étude n’a été menée pour évaluer la pharmacocinétique de VECTIBIX. Aucune différence liée à l’âge n’a été observée sur les propriétés pharmacocinétiques de VECTIBIX dans les essais cliniques chez des patients de 26 à 85 ans (voir la section 7.1.4, Personnes âgées).
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
Conserver les flacons dans la boîte originale au réfrigérateur, à une température comprise entre 2 °C et 8 °C (36 °F et 46 °F), jusqu’au moment de leur utilisation. Protéger de la lumière directe du soleil. Ne pas congeler VECTIBIX. Ne pas agiter. Étant donné que VECTIBIX ne contient pas d’agent de conservation, il faut jeter toute portion non utilisée dans le flacon après l’usage unique auquel il est destiné.
La solution diluée de panitumumab pour perfusion devrait être utilisée immédiatement après sa dilution. Si elle n’est pas employée immédiatement, la durée et les conditions d’entreposage de la solution reconstituée avant son usage sont la responsabilité de l’utilisateur et ne doivent pas dépasser 24 heures à une température comprise entre 2 °C et 8 °C (36 °F et 46 °F). Ne pas congeler ni agiter la solution diluée de VECTIBIX pour perfusion.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
VECTIBIX ne doit pas être agité ni congelé.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : panitumumab
Nom chimique : anticorps monoclonal recombinant de type IgG2 humain anti-EGFR
Formule moléculaire et masse moléculaire : La masse moléculaire totale du panitumumab est de 147 000 daltons.
Formule de structure : Le panitumumab est un anticorps monoclonal recombinant de type IgG2 fabriqué à partir d’une lignée cellulaire de mammifère (cellules d’ovaire de hamster chinois). Le panitumumab est constitué de 2 chaînes lourdes gamma et de 2 chaînes légères kappa.
Propriétés physicochimiques : VECTIBIX (panitumumab) est une solution stérile et incolore, sans agent de conservation. La solution peut contenir une petite quantité de particules de panitumumab visibles et amorphes.
Norme pharmaceutique : Norme reconnue
Caractéristiques du produit
VECTIBIX est un anticorps monoclonal recombinant de type IgG2 entièrement humain qui se lie spécifiquement au récepteur du facteur de croissance épidermique (EGFR) humain. VECTIBIX est constitué de 2 chaînes lourdes gamma et de 2 chaînes légères kappa et a un poids moléculaire d'environ 147 kDa. VECTIBIX est fabriqué à partir d’une lignée cellulaire de mammifère (cellules d’ovaire de hamster chinois [CHO]) par la technologie de l’ADN recombinant.
14 ESSAIS CLINIQUES
14.1 Conception des essais et caractéristiques démographiques des études
VECTIBIX administré en association avec l’oxaliplatine, le 5-fluorouracile (5-FU) et la leucovorine (FOLFOX)
Tableau 13. Résumé des données démographiques sur les patients ayant participé aux essais cliniques portant sur le cancer colorectal métastatique et ayant reçu VECTIBIX en association avec une chimiothérapie à base d’oxaliplatine
No de
l’étude
Conception de l’étude
Posologie, voie d’administra-tion et durée*
Sujets
(n = nombre)
Âge moyen (min.-max.) en années
Sexe
(femme/homme)
Essai contrôlé à répartition aléatoire
20050203 Essai de phase III
à répartition
aléatoire, mené en mode ouvert et portant sur
VECTIBIX
administré en association avec une
chimiothérapie par FOLFOX, contre FOLFOX administré seul, comme traitement de 1re intention du CCRm
Perfusion i.v. de 6 mg/kg toutes les 2 semaines
N = 1 183
N = 1 096
évaluables pour le statut de
KRAS :
KRAS de type sauvage, n = 656 (n = 325 :
VECTIBIX plus FOLFOX;
n = 331 :
FOLFOX seul) KRAS muté,
n = 440 (n = 221 : VECTIBIX plus FOLFOX;
n = 219 :
FOLFOX seul)
RAS de type
sauvage, n = 512 (n = 259 :
VECTIBIX plus FOLFOX; n = 253 FOLFOX seul) KRAS de type sauvage/muté, n = 108
Autre RAS
(n = 51 :
VECTIBIX plus FOLFOX; n = 57 : FOLFOX seul)
KRAS de
type
sauvage : 61,0 (27-85), VECTIBIX plus
FOLFOX; 60,2 (24-82), FOLFOX
seul
KRAS muté : 62,3 (33-83), VECTIBIX plus
FOLFOX; 60,7 (27-82), FOLFOX
seul
RAS de type sauvage : 60,5 (27-81), VECTIBIX plus
FOLFOX; 59,8 (24-82), FOLFOX
seul
KRAS de type sauvage :
108/217,
VECTIBIX plus FOLFOX;
127/204, FOLFOX seul
KRAS muté :
76/145, VECTIBIX plus FOLFOX; 91/128, FOLFOX seul
RAS de type sauvage :
86/173, VECTIBIX plus FOLFOX; 95/158, FOLFOX seul
* Le traitement a été poursuivi jusqu’à la progression de la maladie, l’intolérance au médicament ou une autre raison (décès, retrait, etc.).
VECTIBIX en monothérapie après échec de chimiothérapies à base de fluoropyrimidine, d’oxaliplatine et d’irinotécan
Tableau 14 . Résumé des données démographiques sur les patients ayant participé aux essais cliniques sur le cancer colorectal métastatique et ayant reçu une monothérapie
No de
l’étude
Conception de
l’étude
Posologie, voie d’administra-tion et durée*
Sujets
(n = nombre)
Âge moyen (min.-max.) en années
Sexe (femme/ homme)
Essai contrôlé à répartition aléatoire et phase de prolongation
20020408 Essai de phase III
ouvert, à répartition
aléatoire, sur
VECTIBIX plus les
meilleurs soins de
soutien (MSS),
comparativement
aux MSS seuls, 1:1
Perfusion i.v. de 6 mg/kg toutes les 2 semaines
N = 463
(VECTIBIX plus MSS, n = 231;
MSS seuls,
n = 232)
VECTIBIX plus MSS, 61,2
(10,3)
MSS seuls, 61,4 (10,8)
VECTIBIX plus MSS, 85/146 MSS seuls, 84/148
20030194 Phase de
prolongation ouverte
comportant un seul
groupe et débutant
après la progression
de la maladie chez
les sujets de l’essai
20020408 ayant
reçu les MSS seuls
Perfusion i.v. de 6 mg/kg toutes les 2 semaines
N = 174 61,7 (10,3) 63/111
20080763 Essai de phase III
ouvert, à répartition
aléatoire, de non-
infériorité sur
VECTIBIX
comparativement au
cétuximab
Perfusion i.v. de VECTIBIX à 6 mg/kg toutes les 2 semaines
Cétuximab à 400 mg/m2
suivis de
250 mg/m2 par perfusion i.v. tous les 7 jours
N = 1 010
(VECTIBIX,
n = 506;
cétuximab,
n = 504)
VECTIBIX, 59,6 (10,9)
cétuximab, 60,2 (11,2)
VECTIBIX, 187/319 cétuximab, 183/321
20100007 Essai de phase III
ouvert, à répartition
aléatoire et portant
sur VECTIBIX plus
les MSS
comparativement
aux MSS seuls, 1:1
Perfusion i.v. de 6 mg/kg toutes les 2 semaines
KRAS de type sauvage,
évaluables : N = 377
(VECTIBIX plus MSS, n = 189; MSS seuls,
n = 188)
KRAS de type sauvage :
VECTIBIX plus MSS, 60,2 (30-82);
MSS seuls, 58,7 (19-79)
KRAS de type sauvage :
VECTIBIX plus MSS, 82/107; MSS seuls, 79/109
Tableau 14 . Résumé des données démographiques sur les patients ayant participé aux essais cliniques sur le cancer colorectal métastatique et ayant reçu une monothérapie
| No de l’étude | Conception de l’étude | Posologie, voie | Sujets (n = nombre) | Âge moyen | Sexe (femme/ homme) | ||||||
| d’administra- | (min.-max.) en | ||||||||||
| tion et durée* | années | ||||||||||
RAS de type sauvage, N = 270 (VECTIBIX plus MSS, n = 142; MSS seuls, n = 128) RAS de type sauvage : VECTIBIX plus MSS, 59,9 (30-82); MSS seuls, 58,5 (19-79) RAS de type sauvage : VECTIBIX plus MSS, 62/80; MSS seuls, 51/77 RAS muté, N = 54 (VECTIBIX plus MSS, n = 26; MSS seuls, n = 28) RAS muté : VECTIBIX plus MSS, 61,4 (32-82); MSS seuls, 62,8 (49-75) RAS muté : VECTIBIX plus MSS, 15/11; MSS seuls, 16/12 | |||||||||||
| Essais comportant un seul groupe | |||||||||||
20025405 Essai ouvert de phase II comportant un seul groupe Perfusion i.v. de 2,5 mg/kg 1 fois par semaine n = 148 59,0 (13,1) 65/83 20030167 Essai ouvert de phase II comportant un seul groupe Perfusion i.v. de 6 mg/kg toutes les 2 semaines n = 39 58,6 (10,1) 16/23 20030250 Essai ouvert de phase II comportant un seul groupe Perfusion i.v. de 6 mg/kg toutes les 2 semaines n = 23 65,2 (10,5) 7/16 | |||||||||||
* Dans tous les essais, le traitement a été poursuivi jusqu’à la progression de la maladie, l’intolérance au médicament ou une autre raison (décès, retrait, etc.).
L’efficacité de VECTIBIX (panitumumab) en monothérapie chez les patients atteints d’un CCRm ayant progressé pendant ou après une chimiothérapie antérieure a été évaluée lors d’essais contrôlés à répartition aléatoire (1 473 patients) et lors d’essais ouverts comportant un seul groupe (384 patients) (voir le Tableau 14). L’innocuité de VECTIBIX chez les patients atteints d’un CCRm ayant reçu au moins 1 dose du médicament a été évaluée chez 1 052 patients.
14.2 Résultats des études
VECTIBIX administré en association avec l’oxaliplatine, le 5-fluorouracile (5-FU) et la leucovorine (FOLFOX)
Étude 20050203
L’efficacité de VECTIBIX administré en association avec l’oxaliplatine, le 5-fluorouracile (5-FU) et la leucovorine (FOLFOX) a été évaluée dans le cadre d’une étude clinique contrôlée, à répartition aléatoire et menée en mode ouvert à laquelle ont participé 1 183 patients atteints d’un CCRm; le paramètre d’évaluation principal, soit la survie sans progression (SSP), a été évalué par un comité central indépendant. Les autres paramètres d’évaluation clés comprenaient la survie globale (SG) et le taux de réponse objective (TRO). Les facteurs de stratification étaient la région géographique (Europe de l’Ouest, Canada et Australie contre le reste du monde) et l’indice fonctionnel ECOG (de 0 ou de 1 contre 2). Une analyse prospective a été réalisée en fonction du statut de KRAS (exon 2) de la tumeur, lequel était évaluable chez 93 % des patients. Les analyses finales primaires et prédéfinies, en plus d’une analyse exploratoire de la survie globale (> 80 % d’événements de SG), ont examiné les tumeurs selon leur statut de KRAS (exon 2). Par la suite, une évaluation rétrospective prédéfinie des données de l’analyse primaire a permis de vérifier si les tumeurs porteuses de KRAS de type sauvage présentaient des mutations additionnelles de KRAS et de NRAS (RAS).
Des 1 183 patients répartis au hasard dans le cadre de l’étude 20050203, 1 096 (92,6 %) étaient évaluables sur le plan du statut de KRAS. Parmi eux, 656 patients étaient porteurs d’un gène KRAS de type sauvage et 440 autres, d’un KRAS muté. Le statut de RAS était évaluable chez 620 des 656 porteurs d’un gène KRAS de type sauvage. De ces 620 patients, 512 avaient un gène RAS de type sauvage et 108, un gène RAS muté. Le sous-groupe des patients ayant un CCRm porteur d’un RAS de type sauvage représentait 43,3 % (512 sur 1 183) des patients répartis au hasard au début de cette étude. Le taux de confirmation global du statut de RAS était de 90 % (1 060 des 1 183 patients répartis au hasard).
Analyse rétrospective prédéfinie de l’efficacité et de l’innocuité dans les sous-groupes selon le statut du biomarqueur RAS (KRAS et NRAS)
Le statut mutationnel du gène RAS de 620 des 656 patients ayant un CCRm porteur du gène KRAS de type sauvage (exon 2) a été établi au moyen du séquençage bidirectionnel par la méthode de Sanger et de l’analyse à l’aide de la trousse SurveyorMD et du système WAVEMD; les résultats ont montré qu’environ 17 % de la population porteuse d’un gène KRAS de type sauvage (exon 2) est porteuse de mutations additionnelles autres que celles de l’exon 2, c’est-à-dire des exons 3 et 4 de KRAS et des exons 2, 3 et 4 de NRAS. Une analyse rétrospective prédéfinie des sous-groupes a permis de comparer les effets du traitement par VECTIBIX en association avec FOLFOX et ceux de FOLFOX seul chez des patients atteints d’un CCRm porteur d’un RAS de type sauvage (n = 512).
Dans les deux groupes de traitement, la majorité des patients étaient de sexe masculin et de race blanche. Chez les patients atteints d’un CCRm exprimant RAS de type sauvage qui ont reçu VECTIBIX en association avec FOLFOX, 67 % étaient des hommes et 91 % étaient de race blanche; chez ceux qui ont reçu FOLFOX seul, 62 % étaient des hommes et 92 % étaient de race blanche. Dans les deux groupes de traitement, l’âge médian était de 61 ans. Encore chez les patients atteints d’un CCRm exprimant RAS de type sauvage qui ont reçu VECTIBIX en association avec FOLFOX, 66 % avaient un cancer du côlon et 34 % avaient un cancer rectal; chez ceux qui ont reçu FOLFOX seul, 65 % avaient un cancer du côlon et 35 % avaient un cancer rectal. En outre, les caractéristiques initiales des cancers étaient généralement réparties de manière équilibrée entre les groupes de traitement.
Les résultats de l’analyse primaire réalisée pour les patients ayant un CCRm exprimant RAS de type sauvage sont présentés dans le tableau ci-dessous.
Tableau 15. Résumé des résultats pour le paramètre d’efficacité principal de l’étude 20050203
| VECTIBIX plus FOLFOX | FOLFOX seul | Rapport des | |||||||
| Médiane (IC à 95 %) | Médiane (IC à 95 %) | risques | |||||||
| (en mois) | (en mois) | instantanés | |||||||
| N = 259 | N = 253 | (IC à 95 %) | |||||||
SSP 10,1 (9,3-12,0) 7,9 (7,2-9,3) 0,72 (0,58-0,90) (p = 0,004*) SG 26,0 (21,7-30,4) 20,2 (17,7-23,1) 0,78 (0,62-0,99) (p = 0,043*) | |||||||||
* Les valeurs de p provenant de l’analyse rétrospective selon le statut du RAS n’ont pas été ajustées pour tenir compte des tests multiples.
L’examen de l’ensemble d’analyse de la réponse de la tumeur porteuse de RAS de type sauvage par un laboratoire central a montré qu’un taux de réponse objective a été atteint chez 149 patients (59 %) du groupe VECTIBIX en association avec FOLFOX et 114 patients (46 %) du groupe FOLFOX seul.
L’administration concomitante de VECTIBIX et de FOLFOX a été associée à une amélioration de la SG, par rapport à FOLFOX administré seul, chez les patients atteints d’un CCRm exprimant RAS de type sauvage. Au total, 128 patients (49 %) du groupe VECTIBIX avec FOLFOX et 148 (58 %) du groupe FOLFOX seul étaient décédés au moment de la date limite d’inclusion dans l’analyse primaire. Pour ce sous-ensemble de patients, la SG médiane a été prolongée de 5,8 mois dans le groupe VECTIBIX avec FOLFOX, par rapport au groupe FOLFOX seul (26,0 et 20,2 mois, respectivement), et le rapport des risques instantanés pour la SG était de 0,78 (IC à 95 % : de 0,62 à 0,99). La courbe de SG de Kaplan-Meier est illustrée dans la Figure 1.
Figure 1. Courbe de Kaplan-Meier pour la durée de la survie (analyse primaire)
(RAS de type sauvage)
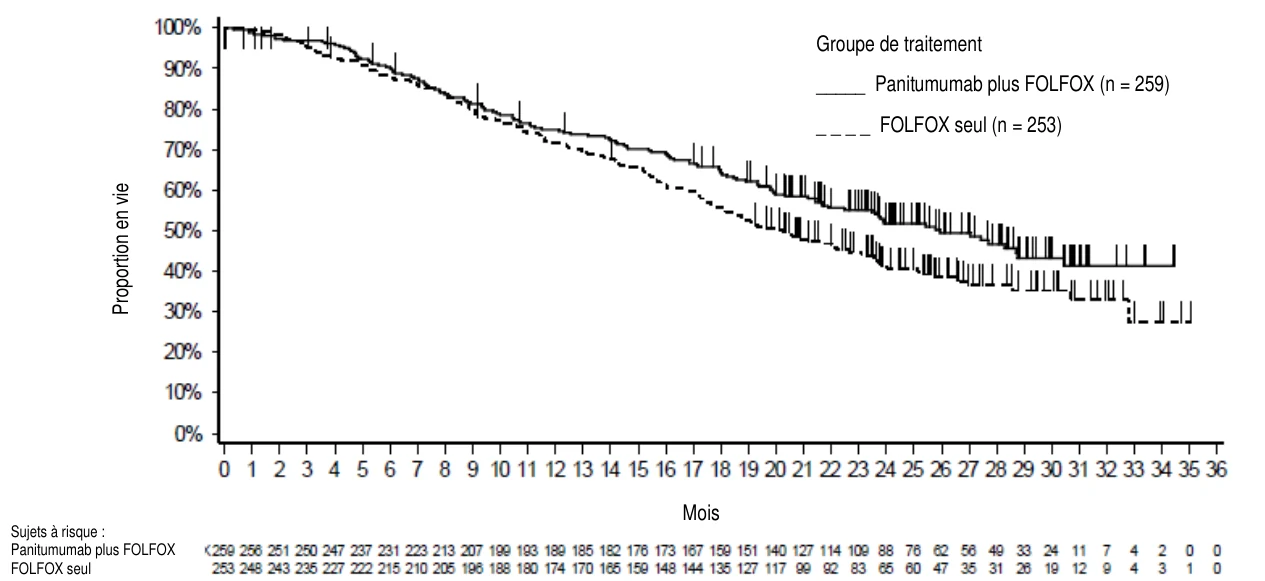 Groupe de traitement
_____ Panitumumab plus FOLFOX (n = 259)
_ _ _ _ FOLFOX seul (n = 253)
Mois 
Sujets à risque :
Panitumumab plus FOLFOX
FOLFOX seul
Chez les patients porteurs d’une tumeur à RAS muté, la durée médiane de la SSP était de 7,3 mois dans le groupe VECTIBIX en association avec FOLFOX et de 8,7 mois dans le groupe FOLFOX seul, et le rapport des risques instantanés pour la SSP était de 1,31 (IC à 95 % : de 1,07 à 1,60); la durée médiane de la SG était de 15,6 mois dans le groupe VECTIBIX avec FOLFOX et de 19,2 mois dans le groupe FOLFOX seul, et le rapport des risques instantanés pour la SG était de 1,25 (IC à 95 % : de 1,02 à 1,55).
Pour l’étude 20050203, l’indice fonctionnel ECOG constituait une covariable prédéfinie et un facteur de stratification. Selon une analyse des sous-groupes fondée sur l’indice fonctionnel ECOG chez les patients atteints d’un CCRm exprimant RAS de type sauvage, le rapport des risques instantanés pour la SSP dans les sous-groupes était comme suit : 0,68 (IC à 95 % : de 0,54 à 0,86) pour l’indice fonctionnel ECOG de 0 ou de 1; 1,69 (IC à 95 % : de 0,75 à 3,82) pour l’indice fonctionnel ECOG de 2. Par ailleurs, le rapport des risques instantanés pour la SG était comme suit : 0,74 (IC à 95 % : de 0,57 à 0,95) pour l’indice fonctionnel ECOG de 0 ou de 1; 1,34 (IC à 95 % : de 0,63 à 2,89) pour l’indice fonctionnel ECOG de 2.
VECTIBIX en monothérapie après échec de chimiothérapies à base de fluoropyrimidine, d’oxaliplatine et d’irinotécan
Essais contrôlés et à répartition aléatoire
Étude 20020408
Un essai multinational, contrôlé, à répartition aléatoire et ouvert (étude 20020408) a été réalisé chez 463 patients atteints de cancer colorectal métastatique exprimant l’EGFR après échec confirmé des chimiothérapies comprenant de la fluoropyrimidine, de l’oxaliplatine et de l’irinotécan. Les patients ont été répartis au hasard dans un rapport de 1:1 pour recevoir soit VECTIBIX à une dose de 6 mg/kg 1 fois toutes les 2 semaines plus les meilleurs soins de soutien (excluant la chimiothérapie), soit les MSS seuls. Les patients étaient traités jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables selon l’évaluation du chercheur. Au moment de la progression de la maladie, les patients du groupe recevant les MSS seuls pouvaient passer vers une étude complémentaire et recevoir VECTIBIX à une dose de 6 mg/kg 1 fois toutes les 2 semaines. Les facteurs de stratification étaient l’indice fonctionnel de l’Eastern Cooperative Oncology Group (ECOG) (0 et 1 contre 2) et la région géographique (Europe de l’Ouest, Europe centrale ou de l’Est, ou autre).
Des 463 patients, 63 % étaient de sexe masculin. L’âge médian était de 62 ans (de 27 à 83 ans), et 99 % des patients étaient de race blanche. En tout, 396 patients (86 %) avaient un indice fonctionnel ECOG initial de 0 ou de 1; 67 % des patients étaient atteints d’un cancer du côlon et 33 %, d’un cancer du rectum.
Parmi les 427 patients dont un échantillon tumoral a fait l’objet d’une analyse de KRAS, 243 (57 %) se sont révélés porteurs d’un gène KRAS de type sauvage et 184 (43 %), d’un gène KRAS muté. Chez les patients qui ont été répartis au hasard pour recevoir VECTIBIX et les MSS, 60 % avaient un gène KRAS de type sauvage et 40 %, un gène muté; chez les patients qui ont été répartis au hasard pour recevoir les MSS seuls, 54 % avaient un gène KRAS de type sauvage et 46 %, un gène muté.
Dans l’ensemble d’analyse des porteurs de tumeurs ayant un gène KRAS de type sauvage, 83 patients (67 %) qui ont reçu VECTIBIX et les MSS et 76 patients (64 %) qui ont reçu les MSS seuls étaient de sexe masculin. L’âge médian était de 63 ans dans les deux groupes. Cent vingt-deux patients (98 %) qui ont reçu VECTIBIX et les MSS ainsi que 118 patients (99 %) qui ont reçu les MSS seuls étaient de race blanche. Cent neuf patients (88 %) qui ont reçu VECTIBIX et les MSS ainsi que 102 patients (86 %) qui ont reçu les MSS seuls avaient un indice fonctionnel ECOG initial de 0 ou de 1. Dans les deux groupes de traitement, 69 % des patients avaient un cancer du côlon et 31 % avaient un cancer du rectum.
La relation entre la mutation KRAS, présentée dans le tissu tumoral conservé dans de la paraffine, et le résultat clinique a été évaluée lors d’une analyse rétrospective.
La présence des 7 mutations constitutives les plus fréquentes des codons 12 et 13 de l’exon 2 du gène KRAS a été évaluée en utilisant une réaction en chaîne de la polymérase (PCR) allèle-spécifique à partir d’échantillons de tumeur obtenus lors de la première résection du cancer colorectal. En tout, 427 patients (92 %) étaient évaluables pour le statut de KRAS, parmi lesquels 184 présentaient des mutations. Dans l’analyse primaire de la SSP, le rapport des risques instantanés pour la SSP était de 0,45 (IC à 95 % : de 0,34 à 0,59) en faveur de VECTIBIX dans le groupe dont le CCRm était porteur de KRAS de type sauvage (valeur de p du test de Mantel-Haenszel stratifié < 0,0001) et de 1,00 (IC à 95 % : de 0,73 à 1,36) dans le groupe dont le CCRm était porteur de KRAS muté. La différence quant à la SSP médiane dans le groupe dont le CCRm était porteur de KRAS de type sauvage était de 5 semaines (Figure 2). Pour corriger les biais potentiels découlant d’évaluations non programmées, la progression radiologique a été déterminée lors de l’évaluation programmée la plus rapprochée au cours d’une analyse de sensibilité (rapport des risques instantanés pour le groupe de type sauvage = 0,49 [IC à 95 % : de 0,37 à 0,65] et rapport des risques instantanés pour le groupe de type muté = 1,07 [IC à 95 % : de 0,77 à 1,48]). Dans ces analyses, la différence de la SSP médiane dans le groupe de type sauvage a été de 8 semaines. Aucune différence dans la durée médiane de la SSP n’a été observée dans le groupe de type muté. Les taux de SSP lors de la première visite programmée de l’étude (semaine 8) dans le groupe dont le CCRm était porteur de KRAS muté étaient de 26,2 % pour les patients recevant VECTIBIX en plus des MSS et de 34,4 % pour ceux recevant uniquement les MSS, soit une différence de 8,2 % (IC à 95 % : de −21,9 à 5,5). Aucune différence n’a été notée dans les groupes pour ce qui est du taux de survie globale. Dans le groupe dont le CCRm était porteur de KRAS de type sauvage, le taux de réponse était de 17 % pour les patients traités par VECTIBIX et de 0 % pour ceux recevant les MSS. Dans le groupe dont le CCRm était porteur de KRAS muté, aucune réponse n’a été notée dans les groupes de traitement. Les taux de stabilisation de la maladie dans le groupe dont le CCRm était porteur de KRAS de type sauvage étaient de 34 % pour les patients traités par VECTIBIX et de 12 % pour ceux recevant les MSS. Les taux de stabilisation de la maladie dans le groupe dont le CCRm était porteur de KRAS muté étaient de 12 % pour les patients traités par VECTIBIX et de 8 % pour ceux recevant les MSS. Le taux de réponse (selon l’évaluation du chercheur) chez les patients qui, après progression de la maladie alors qu’ils recevaient les MSS seuls, étaient passés à VECTIBIX a été de 22 % (IC à 95 % : de 14,0 à 31,9) dans le groupe ayant des tumeurs KRAS de type sauvage et de 0 % (IC à 95 % : de 0,0 à 4,3) dans le groupe ayant des tumeurs porteuses de KRAS muté.
Figure 2. SSP (évaluation centrale) selon le traitement avec répartition aléatoire dans le groupe dont le CCRm était porteur d’un gène KRAS de type sauvage (étude 20020408)
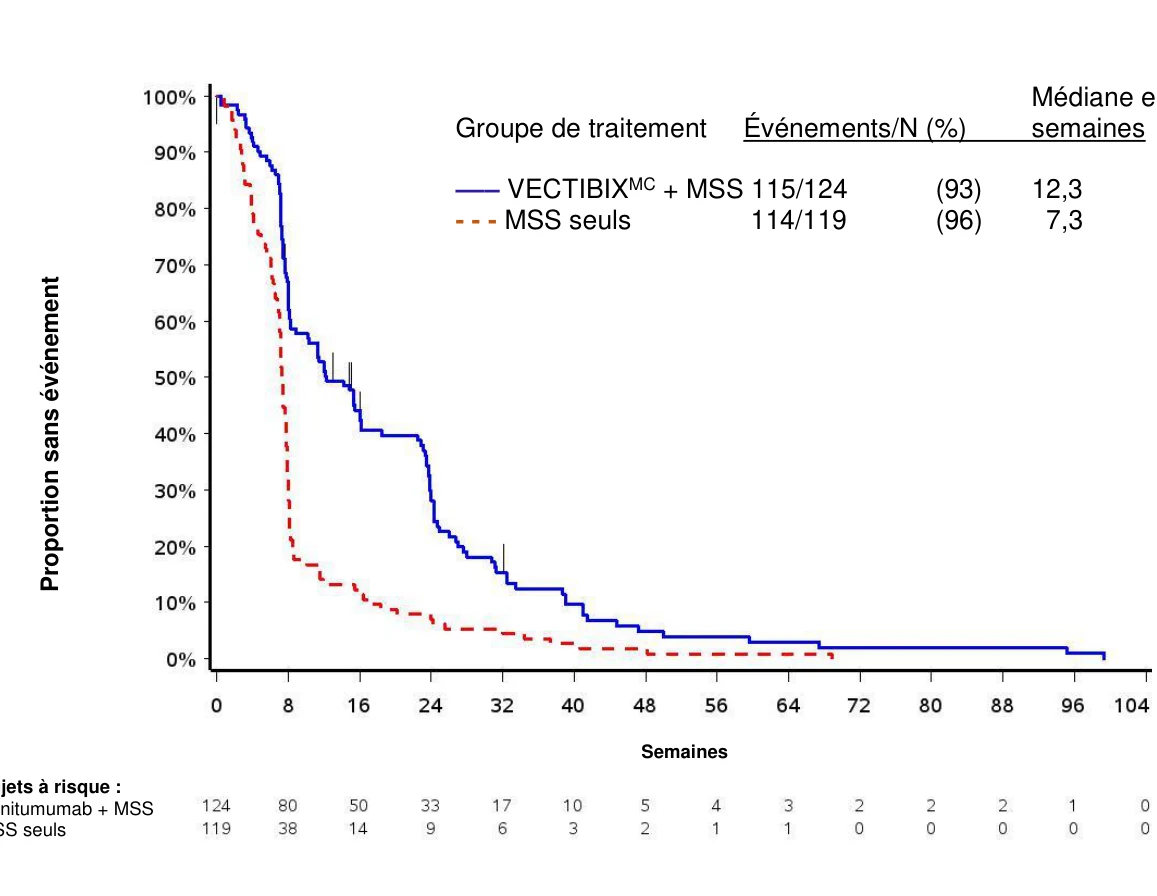
Médiane en Groupe de traitement Événements/N (%) semaines
––– VECTIBIXMC + MSS 115/124 (93) 12,3
- - - MSS seuls 114/119 (96) 7,3
Sujets à risque :
Panitumumab + MSS
MSS seuls
Semaines
Étude 20080763
L’efficacité de VECTIBIX a également été évaluée dans un essai clinique de phase III, multicentrique et ouvert chez des patients ayant un CCRm porteur d’un gène KRAS (exon 2) de type sauvage (étude 20080763). Au total, 1 010 patients réfractaires à la chimiothérapie qui avaient reçu un traitement antérieur par l’irinotécan, l’oxaliplatine et un inhibiteur de la thymidylate synthase ont été répartis au hasard dans un rapport de 1:1 pour recevoir VECTIBIX ou du cétuximab afin de déterminer si VECTIBIX était non inférieur au cétuximab. Les sujets ont été stratifiés par région géographique (Amérique du Nord, Europe de l’Ouest et Australie contre le reste du monde) et par indice fonctionnel de l’Eastern Cooperative Oncology Group (ECOG) (0 ou 1 contre 2). Le paramètre d’évaluation principal était la survie globale (SG). Les paramètres d’évaluation secondaires comprenaient la survie sans progression (SSP) selon le chercheur et le taux de réponse objective (TRO). L’hypothèse évaluée pour démontrer la non-infériorité de VECTIBIX était la conservation d’au moins 50 % de l’effet du cétuximab sur la SG par rapport aux meilleurs soins de soutien. Elle était fondée sur le rapport des risques instantanés de la SG de l’étude NCIC CTG CO.17 préétabli de 0,55 (IC à 95 % : de 0,41 à 0,74) pour le cétuximab (SG médiane de 9,5 mois) contre les MSS (SG médiane de 4,8 mois) et un taux de confirmation de KRAS de 69 %.
Parmi les 1 010 patients de l’ensemble de l’analyse en intention de traiter, 319 (63 %) qui ont reçu VECTIBIX et 321 (64 %) qui ont reçu le cétuximab étaient de sexe masculin. L’âge médian était de 61 ans dans les deux groupes. Deux cent vingt-cinq patients (44 %) qui ont reçu VECTIBIX et 230 patients (46 %) qui ont reçu le cétuximab étaient de race asiatique. Quatre cent soixante-quatre patients (92 %) dans les deux groupes de traitement avaient au départ un indice fonctionnel ECOG de 0 ou de 1. Cent trente-trois patients (26 %) qui ont reçu VECTIBIX et 126 patients (25 %) qui ont reçu le cétuximab avaient reçu antérieurement du bevacizumab. Deux cent quatre-vingt-seize patients (58 %) qui ont reçu VECTIBIX et 330 patients (66 %) qui ont reçu le cétuximab avaient un cancer du côlon. Deux cent dix patients (42 %) qui ont reçu VECTIBIX et 174 patients (34 %) qui ont reçu le cétuximab avaient un cancer du rectum.
L’analyse primaire de l’étude a montré que VECTIBIX était non inférieur (score Z normal de −3,19, p = 0,001) au cétuximab sur le plan de la survie globale.
Les résultats de l’évaluation de l’efficacité sont présentés au Tableau 16 et à la Figure 3, ci-dessous.
Tableau 16. Résultats de l’évaluation de l’efficacité dans l’étude 20080763 chez les patients ayant un CCRm porteur de KRAS (exon 2) de type sauvage
| Population dont la tumeur est | VECTIBIX (n = 499) | Cétuximab (n = 500) | ||
| porteuse de KRAS (exon 2) de | ||||
| type sauvage | ||||
| SG | ||||
| Médiane (mois) (IC à 95 %) | 10,4 (9,4-11,6) | 10,0 (9,3-11,0) | ||
Rapport des risques instantanés (IC à 95 %) Valeur de p | 0,97 (0,84-1,11) p = 0,001* | |||
| SSP | ||||
| Médiane (mois) (IC à 95 %) | 4,1 (3,2-4,8) | 4,4 (3,2-4,8) | ||
| Rapport des risques instantanés | 1,00 | |||
| TRO | n = 486 | n = 485 | ||
| n (%) (IC à 95 %) | 107 (22 %) (18 %-26 %) | 96 (20 %) (16 %-24 %) | ||
| Rapport de cotes | 1,15 | |||
* L’hypothèse de non-infériorité sur le plan de la SG a été testée à un degré de signification unidimensionnelle de 2,5 %. La valeur de p montre que VECTIBIX est significativement non inférieur au cétuximab sur le plan de la SG.
L’analyse de l’efficacité porte sur une population en intention de traiter modifiée définie comme tous les patients répartis au hasard ayant reçu au moins 1 dose du médicament à l’étude.
Figure 3. SG chez les patients ayant un CCRm porteur de KRAS de type sauvage
(étude 20080763)
Étude 20100007
Une évaluation additionnelle de l’efficacité de VECTIBIX a été réalisée dans le cadre d’un essai multicentrique, ouvert et à répartition aléatoire (étude 20100007) qui a permis de comparer les effets de VECTIBIX plus les meilleurs soins de soutien à ceux des meilleurs soins de soutien seulement; cet essai ne permettait pas le passage du traitement par les MSS seuls au traitement par VECTIBIX plus les MSS. Les patients étaient traités jusqu’à la progression de la maladie, le retrait du consentement, l’apparition d’effets toxiques inacceptables ou la mort. Au total, 377 patients atteints d’un CCRm exprimant le gène KRAS de type sauvage et réfractaire à la chimiothérapie (le traitement antérieur par l’irinotécan et l’oxaliplatine [soit l’un après l’autre ou en association] et un inhibiteur de la thymidylate synthase devait avoir échoué) ont été répartis au hasard, puis ils ont reçu VECTIBIX (6 mg/kg tous les 14 jours) plus les MSS (n = 189) ou seulement les MSS (n = 188). Les sujets ont été stratifiés selon l’indice fonctionnel de l’Eastern Cooperative Oncology Group (ECOG) (0 ou 1 contre 2) et selon la région géographique (Europe contre Asie contre le reste du monde).
Tous les patients admis à cette étude étaient porteurs d’un exon 2 du gène KRAS de type sauvage. Les échantillons de tissu tumoral inclus dans de la paraffine et fixés au formol (tumeur primitive ou métastases) ont été soumis au dépistage des mutations de l’exon 2 de KRAS (codons 12 et 13) au moyen d’une version expérimentale du test TherascreenMD KRAS. La présence de mutations de l’exon 3 (codons 59 et 61) et de l’exon 4 (codons 117 et 146) de KRAS, ainsi que des exons 2, 3 et 4 de NRAS a également été déterminée par séquençage
Groupe de traitement 
Mois
Sujets à risque
Panitumumab
Cétuximab
Événements/N
(%)
Médiane en mois
383/499 (76,8 %) 10,4
392/500 (78,4 %) 10,0
Panitumumab (n = 499)
Cétuximab (n = 500) bidirectionnel (méthode de Sanger). Le statut mutationnel du gène RAS (défini comme le statut mutationnel des exons 2, 3 et 4 de KRAS et des exons 2, 3 et 4 de NRAS) était connu pour 86 % des tumeurs : 270 patients (72 %) étaient porteurs de tumeurs exprimant RAS de type sauvage et 54 autres (14 %), de tumeurs exprimant le gène RAS muté. L’objectif principal a été atteint chez les sujets porteurs d’un exon 2 de KRAS de type sauvage. Seules les données de l’analyse préétablie concernant la population porteuse d’un gène RAS de type sauvage sont présentées ci-après.
Analyses secondaires préétablies de l’efficacité et de l’innocuité selon le statut mutationnel du biomarqueur RAS (KRAS et NRAS)
Parmi les 270 patients inclus dans l’ensemble d’analyse de l’efficacité chez les porteurs du gène RAS de type sauvage (VECTIBIX plus MSS : n = 142; MSS seuls : n = 128), environ la moitié des sujets étaient des hommes (58 %), et environ la moitié des sujets étaient de race blanche (57 %). La plupart des sujets (90 %) avaient un indice fonctionnel ECOG initial de 0 ou de 1. Dans le groupe VECTIBIX plus MSS, 56 % des sujets étaient des hommes, et l’âge médian était de 62 ans. Au total, 62 % des sujets présentaient une tumeur primitive siégeant au côlon, et 42 % avaient au moins 3 foyers métastatiques. Un traitement antérieur par le bevacizumab avait été administré à 34 % des sujets. Dans le groupe MSS seuls, 60 % des sujets étaient des hommes, et l’âge médian était de 60 ans. Au total, 56 % des sujets présentaient une tumeur primitive siégeant au côlon, et 45 % avaient au moins 3 foyers métastatiques. Un traitement antérieur par le bevacizumab avait été administré à 27 % des sujets. Les autres données démographiques et les autres caractéristiques de la maladie étaient généralement semblables dans les deux groupes thérapeutiques.
La SG et la SSP ont été évaluées de façon hiérarchique en tant que paramètres prédéfinis chez les sujets porteurs d’un gène RAS de type sauvage. Les résultats des analyses secondaires concernant les patients atteints d’un CCRm exprimant RAS de type sauvage sont présentés dans le Tableau 17.
Tableau 17. Résumé des analyses de l’efficacité chez l’ensemble des porteurs du gène
RAS de type sauvage de l’étude 20100007
| VECTIBIX plus MSS | MSS seuls | Rapport des risques instantanés (IC à 95 %) | |||||||||||
| Médiane (IC à 95 %), | Médiane (IC à 95 %), | ||||||||||||
| (mois) | (mois) | ||||||||||||
| (N = 142) | (N = 128) | ||||||||||||
| SG | 10,0 (8,7-11,6) | 6,9 (5,2-7,9) | 0,594 (0,440-0,803)* | ||||||||||
| (p = 0,0007) | |||||||||||||
| SSP | 5,2 (3,5-5,3) | 1,7 (1,6-2,2) | 0,435 (0,330-0,572)* | ||||||||||
| (p < 0,0001) | |||||||||||||
IC = intervalle de confiance; SG = survie globale; SSP = survie sans progression; RAS = famille de gènes homologues à l’oncogène viral du sarcome de rat.
* Modèle à risques proportionnels de Cox ajusté pour l’ensemble des covariables significatives sur le plan clinique.
Le traitement par VECTIBIX plus MSS a été associé à une amélioration de la SG comparativement aux MSS seuls chez les patients atteints d’un CCRm exprimant le gène RAS de type sauvage. Au total, 104 patients (73 %) du groupe VECTIBIX plus MSS et 95 patients (74 %) du groupe MSS seuls étaient décédés à la date limite de la collecte de données pour l’analyse primaire. La SG médiane dans le groupe VECTIBIX plus MSS dépassait de 3,1 mois celle du groupe MSS seuls (10,0 mois et 6,9 mois, respectivement), et le rapport des risques instantanés pour la SG était de 0,594 (IC à 95 % : de 0,440 à 0,803). La courbe de Kaplan-Meier pour la SG est illustrée dans la Figure 4.
Figure 4. Courbe de Kaplan-Meier pour la SG (ensemble d’analyse de l’efficacité pour RAS de type sauvage)
Chez les patients atteints d’un CCRm exprimant le gène RAS muté, la SG médiane était de 7,6 mois dans le groupe VECTIBIX plus MSS et de 7,5 mois dans le groupe MSS seuls; le rapport des risques instantanés s’est établi à 0,985 (IC à 95 % : de 0,485 à 1,999). La SSP médiane était de 1,6 mois dans le groupe VECTIBIX plus MSS et de 1,6 mois dans le groupe MSS seuls; le rapport des risques instantanés s’est établi à 1,027 (IC à 95 % : de 0,555 à 1,901).
Pour l’étude 20100007, l’indice fonctionnel ECOG constituait une covariable prédéfinie et un facteur de stratification. Selon une analyse des sous-groupes fondée sur l’indice fonctionnel ECOG chez les patients atteints d’un CCRm exprimant RAS de type sauvage, le rapport des risques instantanés pour la SG dans les sous-groupes était le suivant : 0,72 (IC à 95 % : de 0,54 à 0,97) pour l’indice fonctionnel ECOG de 0 ou de 1 et 0,34 (IC à 95 % : de 0,14 à 0,81) pour l’indice fonctionnel ECOG de 2. Par ailleurs, le rapport des risques instantanés pour la SSP était le suivant : 0,46 (IC à 95 % : de 0,35 à 0,61) pour l’indice fonctionnel ECOG de 0 ou de 1 et 0,34 (IC à 95 % : de 0,14 à 0,84) pour l’indice fonctionnel ECOG de 2.
Analyse rétrospective des études cliniques autres que l’étude pivot
Pour évaluer plus à fond l’association entre la présence ou l’absence de mutations du gène KRAS et l’efficacité de VECTIBIX (panitumumab) qui avait été observée au cours de l’étude pivot 20020408, une analyse rétrospective de l’efficacité et de l’innocuité du médicament en 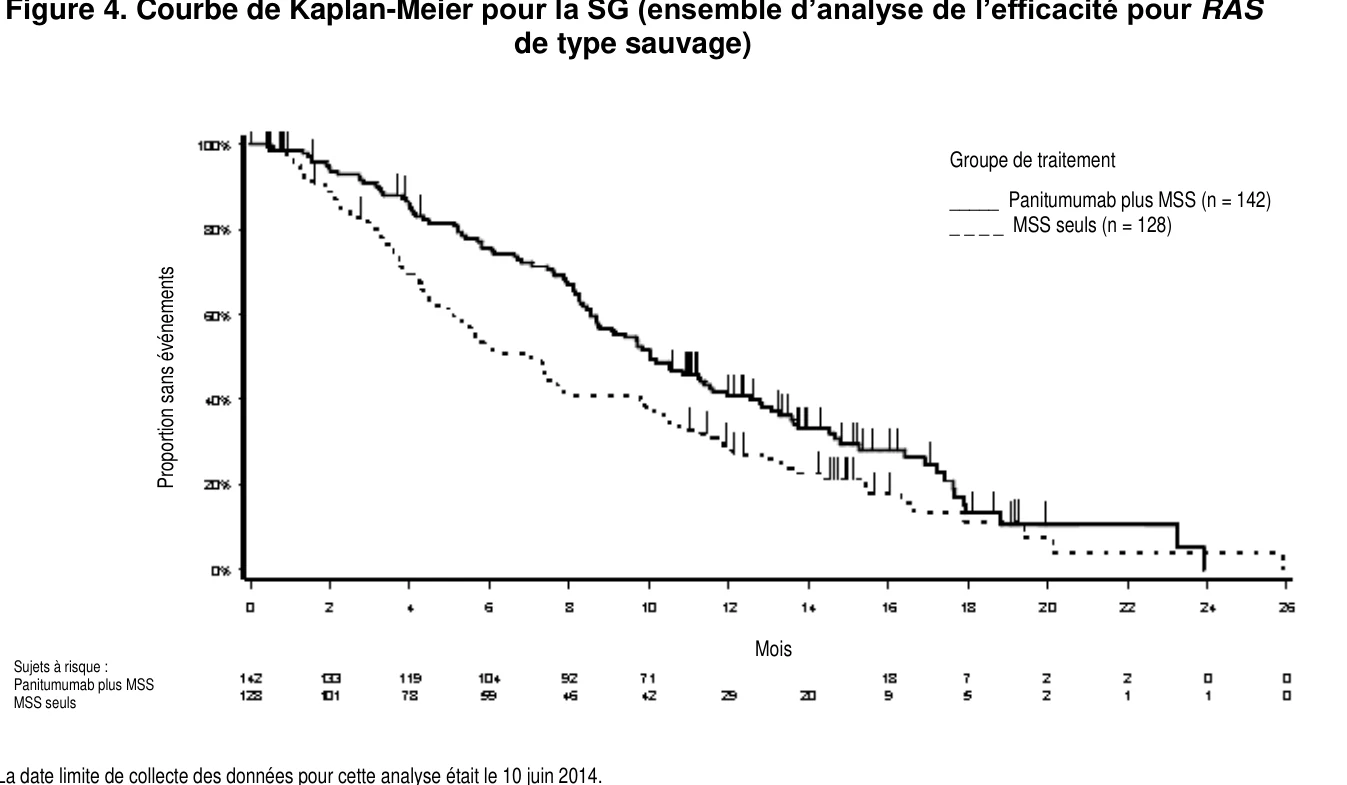
Groupe de traitement
_____ Panitumumab plus MSS (n = 142) _ _ _ _ MSS seuls (n = 128) 
Mois Sujets à risque :
Panitumumab plus MSS
MSS seuls
La date limite de collecte des données pour cette analyse était le 10 juin 2014.
fonction de la mutation du gène KRAS a été effectuée chez les patients des études 20030167 et 20030250.
L’objectif principal de cette analyse rétrospective était l’évaluation de l’effet du traitement par le panitumumab sur la réponse objective de sujets atteints d’un cancer colorectal métastatique lorsque leur tumeur exprimait le gène KRAS de type sauvage et lorsqu’elle exprimait un gène KRAS muté. À l’instar de ce qui avait été observé durant l’étude 20020408, toutes les réponses objectives observées au cours des études 20030167 et 20030250 sont survenues chez des sujets dont la tumeur exprimait le gène KRAS de type sauvage. Aucune réponse n’a été observée chez les sujets dont la tumeur abritait des mutations activatrices de KRAS. Les résultats de ces analyses rétrospectives corroborent les observations de l’étude 20020408 et semblent indiquer que les patients dont la tumeur est porteuse de mutations du gène KRAS ne retirent pas de bienfaits du panitumumab administré en monothérapie.
Essais comportant un seul groupe
Trois essais ouverts comportant chacun un seul groupe ont évalué l’efficacité et l’innocuité de VECTIBIX chez des patients atteints d’un CCRm qui ont présenté une progression de la maladie après au moins 1 schéma chimiothérapeutique comprenant de la fluoropyrimidine (avec ou sans leucovorine) en association avec soit de l’irinotécan ou de l’oxaliplatine, ou les deux (administrés en concomitance ou de façon séquentielle) et du bevacizumab. Deux de ces essais sont en cours et comportent un suivi médian allant de 12 à 15 semaines. Ces essais ont permis d’évaluer les doses de 6 mg/kg administrées 1 fois toutes les 2 semaines (n = 62) et de 2,5 mg/kg administrées toutes les semaines (n = 148) ainsi que d’explorer le lien existant entre la coloration membranaire de l’EGFR dans les cellules tumorales (≥ 10 %, < 10 %) et la réponse au traitement. Dans tous ces essais, le taux de réponse (d’après les critères modifiés de l’OMS ou les critères modifiés RECIST) était conforme à celui observé dans l’essai contrôlé à répartition aléatoire (8 %, 9 % et 13 %), et les réponses observées provenaient de patients dont les tumeurs affichaient des résultats négatifs (< 1 %) pour ce qui est de la coloration membranaire de l’EGFR dans les cellules tumorales.
Expression de l’EGFR et réponse
Les patients admis aux essais cliniques devaient avoir fait l’objet d’une évaluation immunohistochimique de l’expression tumorale de l’EGFR à l’aide de la trousse DakoCytomation EGFR pharmDxMD. Dans l’essai contrôlé à répartition aléatoire, des analyses exploratoires univariées ont été effectuées afin de déterminer la corrélation entre l’expression de l’EGFR et l’efficacité du traitement. Il n’y avait aucune corrélation entre les résultats relatifs à l’efficacité et la présence ou le pourcentage de cellules positives ou encore l’intensité de l’expression tumorale de l’EGFR. L’utilité de la trousse d’évaluation pour aider dans la prise de décision clinique n’est pas claire.
14.3 Études de biodisponibilité comparatives
Sans objet
14.4 Immunogénicité
Comme c’est le cas pour toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. L’immunogénicité du panitumumab a été évaluée à l’aide de deux tests immunologiques différents pour la détection d’anticorps anti-panitumumab liants : dissociation acide suivie d’un dosage immunoenzymatique (ELISA) de type « bridging » et immunodosage par biocapteur basé sur le système BiacoreMD. Dans le cas des patients dont le sérum était positif par l’un ou l’autre des tests de détection immunologiques, une épreuve biologique in vitro a été utilisée pour détecter des anticorps neutralisants.
Lors du traitement en monothérapie, la fréquence des anticorps liants (excluant les patients porteurs de tels anticorps de manière transitoire ou avant l’administration) était de 0,5 % avec la technique de dissociation acide suivie d’un test ELISA et de 3,3 % avec le système Biacore. La fréquence des anticorps neutralisants (excluant les patients qui en étaient porteurs de manière transitoire ou avant l’administration) était de 0,7 %. Bien que les données aient été limitées, il n’y avait aucune indication d’une altération de la pharmacocinétique ou du profil de toxicité chez les patients qui ont produit des anticorps contre VECTIBIX.
Lors de l’administration de VECTIBIX en association avec une chimiothérapie à base d’irinotécan ou d’oxaliplatine, la fréquence des anticorps liants (excluant les patients porteurs de tels anticorps avant l’administration) était de 1,0 % avec la technique de dissociation acide suivie d’un test ELISA et inférieure à 1 % avec le système Biacore. La fréquence des anticorps neutralisants (excluant les patients porteurs de tels anticorps avant l’administration) était inférieure à 1,0 %. Dans l’étude 20050203 (association avec une chimiothérapie à base d’oxaliplatine), chez les patients ayant un CCRm exprimant RAS de type sauvage : la fréquence des anticorps liants (excluant les patients porteurs de tels anticorps avant l’administration) était de 2,3 % selon la technique de dissociation acide suivie d’un test ELISA et de 2,3 % selon le système Biacore (4,7 % au total, selon le test ELISA ou le système Biacore). Quant à la fréquence des anticorps neutralisants (excluant les patients porteurs de tels anticorps avant l’administration), elle était de 0,5 %. Bien que les données aient été limitées, il n’y avait aucune indication d’une altération du profil d’innocuité chez les patients qui ont produit des anticorps contre VECTIBIX.
La détection de la formation d’anticorps dépend de la sensibilité et de la spécificité du test. Plusieurs facteurs, comme la façon de manipuler les échantillons, la prise concomitante d’autres médicaments et la maladie sous-jacente, peuvent influer sur l’incidence de la réponse positive des anticorps observée lors d’une épreuve. La comparaison de la fréquence d’apparition d’anticorps anti-panitumumab avec celle d'anticorps dirigés contre d'autres produits pourrait donc être trompeuse.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Un sommaire des études toxicologiques est présenté au Tableau 18.
Toxicité aiguë et toxicité de doses multiples
Les effets secondaires observés chez l’animal à des niveaux d’exposition semblables à ceux de l’exposition clinique et ayant une portée clinique potentielle sont décrits ci-dessous.
Des éruptions cutanées et de la diarrhée ont été les principales manifestations observées dans les études sur la toxicité de doses répétées, d’une durée allant jusqu’à 26 semaines, portant sur des macaques de Buffon ayant reçu VECTIBIX (panitumumab) à des doses procurant jusqu’à environ 5 fois l’exposition obtenue à la dose recommandée chez l’humain. Ces manifestations ont été réversibles à l’arrêt de l’administration de VECTIBIX. Les éruptions cutanées et la diarrhée observées chez les singes sont considérées comme étant liées à l’action pharmacologique de VECTIBIX et sont cohérentes avec les effets toxiques observés avec d’autres anti-EGFR.
Dans l’étude sur la toxicité de doses répétées d’une durée de 6 mois, après l’administration d’une dose unique de VECTIBIX (panitumumab) au jour 1, une toxicocinétique linéaire liée à la dose a été observée dans la gamme posologique de 7,5 à 30 mg/kg de panitumumab. Les valeurs moyennes de la Cmax (± écart type) étaient de 261 ± 66, de 676 ± 253 et de 1 080 ± 406 mcg/mL pour les groupes recevant les doses de 7,5, de 15 et de 30 mg/kg, respectivement. Les valeurs moyennes de l’ASC(0-7) (± écart type) étaient de 649 ± 133, de 1 650 ± 440 et de 3 440 ± 993 jours·mcg/mL pour les groupes recevant les doses de 7,5, de 15 et de 30 mg/kg, respectivement. Dans la semaine 26, une augmentation de l’ASC(0-7) proportionnelle à la dose a été observée chez les singes n'ayant pas développé d’anticorps antihumains, alors que la dose de panitumumab était augmentée de 7,5 mg/kg à 30 mg/kg, avec une valeur moyenne de l’ASC(0-7) ± écart type dans la semaine 26 de 774 ± 259, de 1 660 ± 266 et de 3 260 ± 1 300 jours·mcg/mL pour les groupes recevant les doses de 7,5, de 15 et de 30 mg/kg.
La dose sans effet nocif observé (DSENO) n’a pas pu être identifiée en raison d’éruptions cutanées ou d’une diarrhée d’intensité légère à grave observées chez certains singes à toutes les doses et dans toutes les études sur la toxicité de doses répétées, ce qui s’explique par l’activité pharmacologique du panitumumab. Les effets toxiques ont été observés aux doses thérapeutiques.
Mutagénicité et cancérogénicité
Aucune étude évaluant les pouvoirs mutagène et cancérogène de VECTIBIX n’a été effectuée.
Toxicité pour la reproduction
VECTIBIX s’est révélé un agent abortif chez les macaques de Buffon femelles lorsqu’il est administré au cours de la période de l’organogenèse à des doses procurant jusqu’à environ 5 fois l’exposition obtenue à la dose recommandée chez l’humain, exprimées en mg/kg.
Aucune étude en bonne et due forme sur la fertilité chez le mâle n’a été menée. Néanmoins, l’observation microscopique des organes de la reproduction lors d’études chez les macaques de Buffon mâles ayant reçu VECTIBIX à des doses procurant jusqu’à environ 5 fois l’exposition obtenue à la dose recommandée chez l’humain, exprimées en mg/kg, pendant au plus 26 semaines n’a révélé aucune différence avec les singes mâles témoins. Les études de fertilité menées chez les macaques de Buffon femelles ont montré que VECTIBIX est susceptible de provoquer des effets indésirables qui pourraient avoir une incidence sur la capacité d’une femme à devenir enceinte pendant son traitement par VECTIBIX.
Des cycles menstruels plus longs et des aménorrhées ont été observés chez les macaques de Buffon femelles ayant normalement des cycles réguliers, après des doses hebdomadaires de panitumumab de 1,25 à 5 fois supérieures à celle recommandée chez l’humain (en fonction du poids corporel). Les irrégularités du cycle menstruel chez les guenons traitées au panitumumab étaient accompagnées d’une réduction des pics de concentrations de progestérone et de 17ß-œstradiol et d’un délai dans l’atteinte de ces pics. Les cycles menstruels sont redevenus normaux chez la plupart des animaux après l’arrêt du traitement au panitumumab. Aucune dose sans effet sur les irrégularités des cycles menstruels et les concentrations sériques d’hormones n’a été identifiée. Le taux de grossesses avait tendance à diminuer en fonction de la dose du médicament chez les singes.
Le traitement par VECTIBIX a été associé à des augmentations significatives des effets embryoléthaux ou abortifs chez les macaques de Buffon gravides, lorsqu’on leur administrait le médicament toutes les semaines au cours de la période de l’organogenèse (des jours 20 à 50 de gestation) à des doses d’environ 1,25 à 5 fois supérieures à celle recommandée chez l’humain (en fonction du poids corporel). Il n’y a pas eu de malformation fœtale ni d’autre signe de tératogenèse chez la progéniture. Bien que la présence de panitumumab n’ait pas été décelée dans le sérum des nouveau-nés des femelles traitées au panitumumab, des titres d’anticorps anti-panitumumab étaient mesurables chez 14 des 27 petits nés au jour 100 de gestation. Par conséquent, quoiqu’aucun effet tératogène n’ait été observé chez les guenons traitées au panitumumab, ce dernier pourrait nuire au fœtus lorsqu’il est administré aux femmes enceintes.
Tolérance au point d’injection
Aucune étude en bonne et due forme sur la tolérance au point d’injection n’a été effectuée, mais les points d’injection ont été évalués dans le cadre d’études sur la toxicité de doses répétées, y compris l’étude de 6 mois. À l’exception des changements survenus sur la peau et associés à l’activité pharmacologique du panitumumab (érythème, amincissement de la peau, peau sèche ou desquamation, formation de croûte), aucun autre changement au point d’injection n’a été observé chez les animaux traités par le panitumumab, comparativement aux animaux témoins.
Tableau 18. Résumé des études de toxicologie
Type d’étude Espèces
Voie
d’administration
Dose et schéma posologique Durée Observations clés
Toxicité (dose unique)a
Étude pharmacologique sur l’innocuité (système cardiovasculaire,
appareil respiratoire, système nerveux central)
Macaque de
Buffon (télémesure)
Injection
intraveineuse
0 (excipient
seul), 7,5, 30 et 60 mg/kg
Dose unique Aucun effet lié au traitement n’a été
observé sur les paramètres relatifs au système cardiovasculaire, à l’appareil respiratoire ou au système nerveux central.
Toxicité (doses répétées)
1 mois (4 études)
3 mois (2 études)
6 mois (1 étude)
Macaque de
Buffon
Injection
intraveineuse
0 (excipient
seul), 0,3, 3, 7,5, 15 et 30 mg/kg 1 fois par
semaine
Jusqu’à 6 mois Les observations principales liées au traitement et qui étaient liées à la dose étaient les éruptions cutanées et les diarrhées, d’intensité légère à grave. Les traitements de soutien, tels que les antibiotiques, étaient nécessaires pour certains animaux afin de réduire au minimum les infections secondaires liées aux lésions cutanées. Dans l’étude de 6 mois, 15 des 36 animaux (2 sur 12 dans le groupe de 7,5 mg/kg, 7 sur 12 dans le groupe de 15 mg/kg et 6 sur 12 dans le groupe de 30 mg/kg 1 fois par semaine) ont été euthanasiés à des moments non programmés durant la période suivant l’administration, entre les jours 43 (semaine 7) et 96 (semaine 15), en raison de la gravité des éruptions cutanées et du faible état de santé général. En tout, 1 animal du groupe recevant 15 mg/kg est mort après l’administration du médicament au jour 134.
Tableau 18. Résumé des études de toxicologie
Type d’étude Espèces
Voie
d’administration
Dose et schéma posologique Durée Observations clés
Les diarrhées et les changements cutanés étaient partiellement ou complètement réversibles dans les 4 à 8 semaines suivant l’administration de la dernière dose de panitumumab.
Toxicité pour la reproduction
Études de fertilité chez
les femelles Macaque de
Buffon
Injection
intraveineuse
0, 7,5, 15 et
30 mg/kg 1 fois par semaine
pendant 2 cycles menstruels avant l'accouplement, pendant 1 ou 2 cycles
menstruels
(selon la période où la femelle est devenue
enceinte) et
jusqu’au jour 20 à 25 de gestation
De 13 à
23 semaines (selon que la femelle est
devenue
enceinte durant le premier ou le second cycle d’accouplement)
Des cycles menstruels plus longs et/ou des aménorrhées ainsi que des modifications des taux de 17ß-œstradiol et de
progestérone ont été observés chez la plupart des guenons traitées au
panitumumab. Les cycles menstruels sont redevenus normaux chez la plupart des guenons au cours de la période
d’administration du médicament ou dans les 10 semaines suivant la fin du traitement au panitumumab, ce qui indique que les effets sur le cycle menstruel sont réversibles. Certaines guenons traitées au panitumumab sont devenues enceintes; cependant, le taux de grossesses pour les guenons traitées au panitumumab était plus faible que pour les guenons témoins.
| Tableau 18. Résumé des études de toxicologie | |||||||||||
| Type d’étude | Espèces | Voie | Dose et schéma | Durée | Observations clés | ||||||
| d’administration | posologique | ||||||||||
Étude sur le développement de l'embryon et du fœtus Macaque de Buffon Injection intraveineuse 0, 7,5, 15 et 30 mg/kg 1 fois par semaine durant la période de l’organogenèse (des jours 20 à 50 de gestation) Administration durant la période de l’organogenèse (jours 20 à 50 de gestation); césarienne effectuée aux jours 100 à 103 de gestation Bien qu’aucun effet tératogène n’ait été observé, des avortements ou des décès fœtaux sont survenus dans tous les groupes recevant le panitumumab. | |||||||||||
a À l’exception de l’étude pharmacologique sur l’innocuité d’une dose unique, aucune étude sur la toxicité d’une dose unique n’a été réalisée.