


Monographie de produit - Portrazza
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux cliniquement importants |
| Perfusion intraveineuse | 800 mg/50 mL (16 mg/mL) dans une fiole à usage unique | Pour la liste complète, voir Formes posologiques, composition et conditionnement. |
DESCRIPTION
PORTRAZZA est un anticorps monoclonal (AcM) recombinant humain de la classe des immunoglobulines de type G1 (IgG1), qui cible le récepteur du facteur de croissance épidermique (EGFR).
INDICATIONS ET UTILISATION CLINIQUE
Cancer du poumon non à petites cellules épidermoïde
PORTRAZZA (necitumumab) est indiqué, en association avec la gemcitabine et le cisplatine, pour le traitement des patients atteints d’un cancer du poumon non à petites cellules (CPNPC) épidermoïde au stade local avancé ou métastatique qui n’ont reçu aucune chimiothérapie antérieure pour cette maladie. Les patients dont la maladie est au stade local avancé doivent être considérés comme inopérables ou inadmissibles à subir une chirurgie curative.
Personnes âgées (≥ 70 ans)
Dans une analyse exploratoire, aucun bienfait apparent vers une amélioration de la survie globale ou de la survie sans évolution n’a été observé pour les patients de 70 ans ou plus. Par conséquent, les risques et avantages de l’ajout de PORTRAZZA à une chimiothérapie doivent être évalués rigoureusement et pris en compte au cas par cas dans les décisions relatives au traitement (voir Populations particulières et ESSAIS CLINIQUES).
Enfants (< 18 ans)
L’innocuité et l’efficacité de PORTRAZZA chez les enfants et adolescents n’ont pas été établies.
CONTRE-INDICATIONS
PORTRAZZA (necitumumab) est contre-indiqué chez les patients qui ont déjà eu des réactions d’hypersensibilité grave (grades 3 et 4) au necitumumab ou à tout autre ingrédient entrant dans la composition du produit. Pour la liste complète, voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Fréquence accrue d’arrêts cardiorespiratoires ou de morts subites (voir Système cardiovasculaire, Troubles cardiorespiratoires, ci-dessous)
Risque accru de thromboembolies veineuses ou artérielles (voir Système cardiovasculaire,
Thromboembolies, ci-dessous)
Risque accru de troubles électrolytiques (magnésium, calcium, potassium et/ou phosphate)
(voir Surveillance et analyses de laboratoire, ci-dessous)
Système cardiovasculaire
Thromboembolies
Des thromboembolies veineuses (TEV) et des thromboembolies artérielles (TEA) ont été observées avec PORTRAZZA administré en association avec la gemcitabine et le cisplatine (voir EFFETS INDÉSIRABLES).
Au cours de l’étude SQUIRE, la fréquence des TEV de tous les grades a été de 8,2 % et de 5,4 % (grade ≥ 3 : 4,3 % et 2,6 %) dans le groupe comprenant PORTRAZZA et le groupe gemcitabine et cisplatine, respectivement. La fréquence des TEA de tous les grades a été de 4,3 % et de 3,9 % (grade ≥ 3 : 3,0 % et 2,0 %) dans le groupe comprenant PORTRAZZA et le groupe gemcitabine et cisplatine, respectivement. L’administration de PORTRAZZA doit être évaluée avec soin chez les patients ayant des antécédents de thromboembolies (telles qu’embolie pulmonaire, thrombose veineuse profonde, infarctus du myocarde et accident vasculaire cérébral [AVC]). Le risque relatif de TEV ou de TEA a été environ 3 fois plus élevé chez les patients qui avaient des antécédents connus de TEV ou de TEA que chez les patients qui n’en avaient pas.
Une thromboprophylaxie est à envisager après une évaluation minutieuse des facteurs de risque d’un patient (y compris le risque accru de saignement grave en cas de cavitations tumorales ou d’atteinte tumorale de gros vaisseaux sanguins centraux).
Les patients et les médecins doivent connaître les signes et symptômes de thromboembolie. Les patients doivent être avertis de consulter un médecin si des symptômes tels qu’essoufflement, douleur thoracique ou enflure d’un bras ou d’une jambe apparaissent. Chez un patient qui subit une TEV ou une TEA, l’arrêt du traitement par PORTRAZZA doit être envisagé après une évaluation approfondie des bienfaits et risques.
Troubles cardiorespiratoires
Les cas d’arrêt cardiorespiratoire et de mort subite ont été observés à une fréquence accrue avec PORTRAZZA. Dans le groupe PORTRAZZA plus gemcitabine et cisplatine, 2,8 % des patients (15/538) ont connu un arrêt cardiorespiratoire ou une mort subite contre 0,6 % des patients (3/541) du groupe gemcitabine et cisplatine seuls. Douze des 15 patients sont morts dans les 30 jours suivant la dernière dose de PORTRAZZA et avaient des maladies concomitantes, dont des antécédents de coronaropathie (n = 3), d’hypomagnésémie grave (n = 4) (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire), de maladie pulmonaire obstructive chronique (n = 7) et d’hypertension (n = 5). Onze des 12 patients sont morts sans témoin.
N’ont pas été inscrits à l’étude SQUIRE les patients qui avaient subi un infarctus du myocarde dans les 6 mois précédents ou qui présentaient une coronaropathie importante, une hypertension non maîtrisée ou une insuffisance cardiaque congestive non maîtrisée. Le risque supplémentaire d’arrêt cardiorespiratoire ou de mort auquel sont exposés les patients ayant des antécédents de coronaropathie, d’insuffisance cardiaque congestive ou d’arythmie comparativement aux patients exempts de ces maladies concomitantes est indéterminé.
Surveillance et analyses de laboratoire
Au cours de l’étude SQUIRE, la fréquence d’hypomagnésémie a été élevée (81,3 % avec PORTRAZZA administré en association avec la gemcitabine et le cisplatine contre 70,2 % avec la gemcitabine et le cisplatine seuls), dont des cas de grade ≥ 3 (18,7 % contre 7,2 %) (voir EFFETS INDÉSIRABLES, tableau 1). Après un report de doses, une nouvelle hypomagnésémie de grade identique ou supérieur est possible. Une hypocalcémie (corrigée en fonction de l’albuminémie) de grade ≥ 3 a été notée chez 4,2 % des patients du groupe comprenant PORTRAZZA et chez 2,3 % des patients du groupe gemcitabine et cisplatine seuls. Point à noter dans la comparaison, 1,1 % des patients du groupe comprenant PORTRAZZA et 0,2 % des patients du groupe gemcitabine et cisplatine, respectivement, ont présenté à la fois une hypomagnésémie et une hypocalcémie (corrigée en fonction de l’albuminémie) de grade ≥ 3; en outre, une hypomagnésémie et une hypokaliémie de grade ≥ 3 sont survenues chez 1,7 % et 0,4 % des patients, respectivement. De telles anomalies électrolytiques concomitantes peuvent accroître le risque de conséquences cliniques potentiellement graves, bien que de pareilles conséquences pouvant être dues à de telles anomalies n’aient pas été observées durant l’étude SQUIRE. À la lumière de ces résultats de laboratoire, les taux d’électrolytes sériques, notamment ceux de magnésium, de calcium, de potassium et de phosphate sériques, doivent être surveillés de près avant chaque administration de PORTRAZZA et à la fin du traitement par PORTRAZZA, jusqu’à ce qu’ils se situent dans les limites normales. Une prompte restauration des électrolytes est recommandée, au besoin.
Sensibilité/résistance
Réactions d’hypersensibilité/réactions liées à la perfusion
Des réactions d’hypersensibilité et des réactions liées à la perfusion ont été signalées avec PORTRAZZA. Ces réactions ont généralement commencé après la première ou la deuxième administration de PORTRAZZA. Pendant et après la perfusion, il faut surveiller les patients afin de déceler les signes d’hypersensibilité et les réactions liées à la perfusion, et il faut pouvoir disposer rapidement du matériel de réanimation et des ressources médicales appropriées. Chez les patients qui ont déjà eu des réactions d’hypersensibilité ou des réactions liées à la perfusion de grade 1 ou 2 à PORTRAZZA, ajuster la dose selon le tableau 2 de la section POSOLOGIE ET ADMINISTRATION. Cesser immédiatement et définitivement le traitement par PORTRAZZA en cas de réaction liée à la perfusion grave (grade 3 ou 4).
Pour la prise en charge et les modifications posologiques, voir le tableau 2 de la section POSOLOGIE ET ADMINISTRATION.
Toxicité dermatologique
Des réactions cutanées ont été signalées par 77,9 % des patients de l’étude SQUIRE traités par PORTRAZZA. Ces réactions se sont manifestées principalement sous forme d’éruption cutanée acnéiforme, de dermatite acnéiforme, de sécheresse de la peau, de prurit, de fissures de la peau, de paronychie et de syndrome d’érythrodysesthésie palmo-plantaire. Des réactions cutanées graves ont été signalées chez 6,3 % des patients (voir le tableau 1). Ces réactions sont apparues surtout pendant le premier cycle de traitement et ont disparu en l’espace de 17 semaines. Cesser immédiatement et définitivement le traitement par PORTRAZZA en cas de réactions cutanées graves (grade 4) (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés au cours des essais cliniques).
Pour la prise en charge et les modifications posologiques, voir le tableau 3 de la section POSOLOGIE ET ADMINISTRATION.
Troubles oculaires
Au cours de l’étude SQUIRE, les troubles oculaires ont été plus fréquents chez les patients traités par PORTRAZZA en association avec la gemcitabine et le cisplatine que chez les patients recevant la gemcitabine et le cisplatine seuls; des effets indésirables de grade ≥ 3 sont survenus uniquement chez des patients traités par PORTRAZZA. La conjonctivite a été le trouble oculaire le plus fréquemment signalé, et n’a atteint un grade 3 ou plus que chez deux patients pendant la phase de monothérapie par PORTRAZZA. Il n’y a eu aucun cas de kératite.
Les patients qui présentent des signes et des symptômes évoquant une kératite, tels qu’une blépharite aiguë ou qui s’aggrave, une conjonctivite ou une kératite/kératite ulcéreuse avec diminution de l’acuité visuelle, doivent immédiatement être dirigés vers un ophtalmologiste.
Mises en garde et précautions pour les populations particulières
Femmes enceintes : Il n’existe pas de données sur l’utilisation de PORTRAZZA chez les femmes enceintes. PORTRAZZA n’a fait l’objet d’aucune étude sur la reproduction chez les animaux. D’après son mode d’action et des modèles animaux où l’expression de l’EGFR est perturbée, PORTRAZZA peut être néfaste pour le fœtus et causer des anomalies du développement. L’administration de PORTRAZZA est à éviter pendant la grossesse et chez les femmes qui n’utilisent pas de méthode de contraception efficace, à moins que les bienfaits potentiels ne justifient les risques pour le fœtus.
Les patientes doivent utiliser une méthode de contraception efficace pendant le traitement par PORTRAZZA et pendant au moins les 3 mois suivant la dernière dose de PORTRAZZA (voir TOXICOLOGIE, Toxicité sur la reproduction et le développement).
Fertilité chez les femmes et les hommes aptes à se reproduire : Il n’existe pas de données sur l’effet de PORTRAZZA sur la fertilité humaine. Il n’y a pas eu d’étude visant à évaluer directement la fertilité chez les animaux (voir TOXICOLOGIE).
Femmes qui allaitent : On ignore si PORTRAZZA est excrété dans le lait maternel humain. L’excrétion dans le lait et l’absorption découlant de l’ingestion par voie orale devraient être faibles. Un risque pour les nouveau-nés/nourrissons ne peut être exclu. L’allaitement doit être interrompu pendant un traitement par PORTRAZZA et pendant au moins 4 mois après la dernière dose.
Enfants (< 18 ans) : L’innocuité et l’efficacité de PORTRAZZA chez les enfants et les adolescents n’ont pas été établies.
Personnes âgées de 65 ans ou plus : Le groupe PORTRAZZA plus gemcitabine et cisplatine de l’étude SQUIRE comptait 545 patients, parmi lesquels 213 (39,1 %) avaient 65 ans ou plus et 108 (19,8 %), 70 ans ou plus. Aucune différence globale sur le plan de l’efficacité n’a été observée entre les patients de 65 ans ou plus et les moins de 65 ans (voir ESSAIS CLINIQUES). Rien n’indique que les effets indésirables du médicament ont été plus fréquents dans le groupe PORTRAZZA plus gemcitabine et cisplatine chez les patients de 65 ans ou plus.
Personnes âgées de 70 ans ou plus : Chez les patients de 70 ans ou plus, il n’y a pas eu d’effet bénéfique démontré sur la survie globale et la survie sans évolution dans le groupe PORTRAZZA administré en association avec la gemcitabine et le cisplatine (108 patients [19,8 %]) par rapport au groupe gemcitabine et cisplatine (97 patients [17,7 %]) (voir ESSAIS CLINIQUES). Pour les effets indésirables énumérés dans la section EFFETS INDÉSIRABLES, la fréquence des TEV, y compris d’embolies pulmonaires, a été plus élevée (d’au moins 3 %) chez les patients de 70 ans ou plus que chez les patients de moins de 70 ans. À la lumière de ces résultats, il faut bien évaluer les maladies cardiovasculaires concomitantes, l’indice fonctionnel et la tolérabilité probable de la chimiothérapie d’appoint par PORTRAZZA avant d’instaurer le traitement chez des patients de 70 ans ou plus.
PORTRAZZA en association avec le pemetrexed et le cisplatine
Il n’est pas recommandé d’administrer PORTRAZZA en association avec le pemetrexed et le cisplatine. Au cours d’un essai clinique sur le CPNPC non épidermoïde avancé, la fréquence de thromboembolies graves (et parfois mortelles) a été plus élevée dans le groupe PORTRAZZA plus pemetrexed et cisplatine que dans le groupe pemetrexed et cisplatine (voir EFFETS INDÉSIRABLES). Cet ajout de PORTRAZZA n’a pas amélioré l’efficacité par rapport au traitement par le pemetrexed et le cisplatine seuls chez les patients atteints d’un CPNPC non épidermoïde avancé.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
L’innocuité de PORTRAZZA a été évaluée au cours de SQUIRE, une étude ouverte multicentrique internationale à répartition aléatoire et à deux groupes visant à comparer le schéma PORTRAZZA plus gemcitabine et cisplatine au schéma gemcitabine et cisplatine seuls chez des patients atteints d’un CPNPC épidermoïde. Tous les patients avaient un indice fonctionnel ECOG (Eastern Cooperative Oncology Group) de 0 à 2.
Effets indésirables du médicament signalés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
CPNPC épidermoïde – Association avec la gemcitabine et le cisplatine
Les patients ont reçu PORTRAZZA à 800 mg par voie intraveineuse les jours 1 et 8 de chaque cycle de 21 jours, en association avec la gemcitabine (1250 mg/m2 les jours 1 et 8) et le cisplatine (75 mg/m2 le jour 1) pendant au plus 6 cycles; ce schéma est appelé ci-après « phase de chimiothérapie ». Les patients du groupe PORTRAZZA plus gemcitabine et cisplatine ayant une maladie au moins stable pouvaient recevoir d’autres cycles de PORTRAZZA en monothérapie jusqu’à l’évolution de la maladie ou l’apparition d’une toxicité inacceptable; ce schéma est appelé ci-après « phase de monothérapie par PORTRAZZA ». Les patients du groupe gemcitabine et cisplatine seuls ont reçu un maximum de 6 cycles (phase de chimiothérapie).
Pendant toute la période de traitement par PORTRAZZA (phase de chimiothérapie et phase de monothérapie combinées), la durée médiane d’exposition à PORTRAZZA chez les 538 patients qui ont reçu au moins 1 dose du traitement a été de 4,6 mois (plage de 0,5 mois à 34 mois), 182 patients ayant été exposés pendant au moins 6 mois et 41, pendant plus de 1 an. L’innocuité a été surveillée pendant 30 jours après l’arrêt du traitement ou la résolution des effets indésirables survenus au cours du traitement.
Durant l’étude SQUIRE (phase de chimiothérapie), 28,4 % des patients du groupe PORTRAZZA plus gemcitabine et cisplatine ont cessé d’utiliser tout médicament à l’étude en raison d’un effet indésirable survenu au cours du traitement, contre 24,6 % des patients du groupe gemcitabine et cisplatine seuls. Les principaux effets indésirables ayant causé des abandons à une fréquence au moins 1 % plus élevée dans le groupe PORTRAZZA avec gemcitabine et cisplatine que dans le groupe gemcitabine et cisplatine seuls ont été la thrombocytopénie (3,5 % contre 1,5 %), les TEA (2,4 % contre 1,3 %), l’anémie (1,9 % contre 0,7 %), les TEV (1,7 % contre 0,4 %) et les réactions cutanées (1,7 % contre 0,2 %).
Pour la phase de chimiothérapie, les effets indésirables (tous grades) observés dans le groupe PORTRAZZA à une fréquence d’au moins 15 % et au moins 2 % plus élevée que dans le groupe gemcitabine et cisplatine seuls ont été les réactions cutanées, les vomissements et les résultats anormaux aux analyses de laboratoire (hypomagnésémie, hypocalcémie corrigée en fonction de l’albuminémie, hypophosphatémie et hypokaliémie). Les principaux effets indésirables graves (grade 3 ou plus) signalés dans le groupe PORTRAZZA à une fréquence au moins 2 % plus élevée que dans le groupe gemcitabine et cisplatine seuls ont été les réactions cutanées et les résultats anormaux aux analyses de laboratoire (hypomagnésémie) (voir le tableau 1).
Tableau 1 : Effets indésirables des médicaments signalés chez au moins 1 % des patients de l’étude SQUIRE traités par PORTRAZZA (phase de chimiothérapie)
| Classe par système et organe Terme privilégiéa | Nombre de patients (%) | |||
PORTRAZZA + GCb (n = 538) | GC (n = 541) | |||
| Tous les grades | Grade ≥ 3 | Tous les grades | Grade ≥ 3 | |
| Troubles oculaires | ||||
| Conjonctivitec | 5,6 | 0 | 2,2 | 0 |
| Troubles gastro-intestinaux | ||||
| Dysphagie | 2,2 | 0,6 | 2,2 | 0,2 |
| Ulcération buccale | 1,5 | 0 | 0,4 | 0 |
| Stomatite | 10,4 | 1,1 | 6,3 | 0,6 |
| Vomissements | 28,8 | 2,8 | 25,0 | 0,9 |
| Troubles d’ordre général et complications au point d’administration | ||||
| Pyrexie | 12,3 | 1,1 | 11,1 | 0,4 |
| Infections et infestations | ||||
| Infection des voies urinaires | 4,1 | 0,2 | 1,7 | 0,2 |
| Examens | ||||
| Hypocalcémie corrigée en fonction de l’albuminémied | 33,0 | 4,2 | 22,9 | 2,3 |
| Hypokaliémied | 23,6 | 4,4 | 17,6 | 3,2 |
| Hypomagnésémied | 81,3 | 18,7 | 70,2 | 7,2 |
| Hypophosphatémied | 28,9 | 6,3 | 22,7 | 5,7 |
| Perte de poids | 12,1 | 0,6 | 6,3 | 0,6 |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||||
| Spasmes musculaires | 1,7 | 0 | 0,6 | 0 |
| Troubles du système nerveux | ||||
| Dysgueusie | 5,9 | 0,2 | 3,3 | 0 |
| Céphalées | 8,6 | 0 | 5,7 | 0,4 |
| Troubles rénaux et urinaires | ||||
| Dysurie | 2,4 | 0 | 0,9 | 0 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Épistaxis | 7,1 | 0 | 3,1 | 0,2 |
| Hémoptysie | 8,2 | 0,9 | 5,0 | 0,9 |
| Douleur oropharyngée | 1,1 | 0 | 0,7 | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||||
| Réactions d’hypersensibilité/ réactions liées à la perfusion | 1,5 | 0,4 | 2,0 | 0 |
| Réactions cutanéese | 77,9 | 6,3 | 11,8 | 0,6 |
| Troubles vasculaires | ||||
| TEAf | 4,3 | 3,0 | 3,9 | 2,0 |
| TEVg | 8,2 | 4,3 | 5,4 | 2,6 |
| Phlébite | 1,7 | 0 | 0,4 | 0 |
Abréviations : GC = gemcitabine et cisplatine seuls; MedDRA = Medical Dictionary for Regulatory Activities; PORTRAZZA + GC = necitumumab plus gemcitabine et cisplatine; TEA : thromboembolie artérielle; TEV : thromboembolie veineuse.
a Terme privilégié de MedDRA (version 16).
b Le tableau indique la fréquence d’effets indésirables des médicaments signalés durant la phase de chimiothérapie visant à comparer directement PORTRAZZA + GC à GC.
c Conjonctivite se manifestant principalement sous forme de conjonctivite, d’irritation oculaire, de vision trouble, de conjonctivite bactérienne, de sécheresse oculaire et d’acuité visuelle réduite.
d Valeurs basées sur des évaluations en laboratoire. Les patients n’ont été inclus que si leur taux initial et au moins un taux mesuré ultérieurement étaient connus.
e Réactions cutanées se manifestant principalement sous forme d’éruption cutanée acnéiforme, de dermatite acnéiforme, de sécheresse de la peau, de prurit, de fissures de la peau, de paronychie et de syndrome d’érythrodysesthésie palmo-plantaire.
f TEA se manifestant principalement sous forme d’accident vasculaire cérébral ischémique, d’ischémie cérébrale et d’infarctus du myocarde.
g TEV se manifestant principalement sous forme d’embolie pulmonaire, de thrombose veineuse profonde et de thrombose.
Effets indésirables peu fréquents observés au cours des études cliniques (< 1 %)
Aucun effet indésirable cliniquement important des médicaments n’a été signalé chez moins de 1 % des patients traités par PORTRAZZA au cours de l’étude SQUIRE.
Description de certains effets indésirables
Thromboembolies
Durant l’étude SQUIRE (phase de chimiothérapie), des thromboembolies veineuses (TEV) sont survenues chez 8,2 % des patients du groupe PORTRAZZA plus gemcitabine et cisplatine (contre 5,4 % des patients du groupe gemcitabine et cisplatine seuls) et se sont manifestées principalement sous forme d’embolie pulmonaire et de thrombose veineuse profonde. Des TEV graves ont été signalées chez 4,3 % des patients du groupe PORTRAZZA plus gemcitabine et cisplatine (contre 2,6 % des patients du groupe gemcitabine et cisplatine seuls). La fréquence de TEV mortelles a été similaire dans les deux groupes de traitement (0,2 %). Des thromboembolies artérielles (TEA) sont survenues chez 4,3 % des patients du groupe PORTRAZZA plus gemcitabine et cisplatine (contre 3,9 % des patients du groupe gemcitabine et cisplatine seuls) et se sont manifestées principalement sous forme d’AVC et d’infarctus du myocarde. Des TEA graves ont été signalées chez 3,0 % des patients du groupe PORTRAZZA plus gemcitabine et cisplatine (contre 2,0 % des patients du groupe gemcitabine et cisplatine seuls). La fréquence de TEA mortelles a été de 0,6 % dans le groupe expérimental comparativement à 0,2 % dans le groupe témoin (voir MISES EN GARDE ET PRÉCAUTIONS). Le risque relatif de TEV ou de TEA a été environ 3 fois plus élevé chez les patients qui avaient des antécédents de TEV ou de TEA que chez les patients qui n’en avaient pas.
Au cours d’un essai clinique portant sur le CPNPC non épidermoïde au stade avancé (phase de chimiothérapie), des TEV ont été signalées chez 10,5 % des patients du groupe PORTRAZZA plus pemetrexed et cisplatine (contre 8,3 % des patients du groupe pemetrexed et cisplatine seuls) et se sont manifestées principalement sous forme d’embolie pulmonaire et de thrombose veineuse profonde. Des TEV graves ont été signalées chez 5,9 % des patients du groupe PORTRAZZA plus pemetrexed et cisplatine (contre 3,5 % des patients du groupe pemetrexed et cisplatine seuls). Des TEA sont survenues chez 3,9 % des patients du groupe PORTRAZZA plus pemetrexed et cisplatine (contre 5,8 % des patients du groupe pemetrexed et cisplatine seuls) et se sont manifestées principalement sous forme d’AVC et d’infarctus du myocarde. Des TEA graves ont été signalées chez 2,6 % des patients du groupe PORTRAZZA plus pemetrexed et cisplatine (contre 3,5 % des patients du groupe pemetrexed et cisplatine seuls).
Réactions cutanées
Dans le groupe PORTRAZZA plus gemcitabine et cisplatine (phase de chimiothérapie), des réactions cutanées ont été signalées chez 77,9 % des patients, principalement sous forme d’éruption cutanée acnéiforme, de dermatite acnéiforme, de sécheresse de la peau, de prurit, de fissures de la peau, de paronychie et de syndrome d’érythrodysesthésie palmo-plantaire. Des réactions cutanées graves ont été signalées chez 6,3 % des patients. Les réactions cutanées ont amené 1,7 % des patients à cesser d’utiliser tous les médicaments à l’étude. La plupart des réactions cutanées sont apparues pendant le premier cycle de traitement et ont disparu en l’espace de 17 semaines (voir MISES EN GARDE ET PRÉCAUTIONS). Dans le groupe gemcitabine et cisplatine seuls, des réactions cutanées sont survenues chez 11,8 % des patients et ont été graves chez 0,6 % d’entre eux. Les réactions cutanées ont été un motif d’abandon chez 0,2 % des patients.
Réactions liées à la perfusion
Dans le groupe PORTRAZZA plus gemcitabine et cisplatine (phase de chimiothérapie), des réactions liées à la perfusion se sont produites chez 1,5 % des patients, principalement sous forme de frissons, de fièvre ou de dyspnée. Des réactions liées à la perfusion graves ont été notées chez 0,4 % des patients. La plupart des réactions liées à la perfusion sont survenues après la première ou la deuxième administration de PORTRAZZA. Dans le groupe gemcitabine et cisplatine seuls, les fréquences de réactions liées à la perfusion et de réactions liées à la perfusion graves ont été de 2,0 % et de 0 %, respectivement.
Troubles oculaires
La fréquence de troubles oculaires (classe par système et organe de MedDRA) a été environ 2 fois plus élevée dans le groupe PORTRAZZA (necitumumab) plus gemcitabine et cisplatine (6,7 %) que dans le groupe gemcitabine et cisplatine (3,0 %). Des cas de grade ≥ 3 sont survenus chez deux patients du groupe necitumumab, les deux pendant la phase de monothérapie par PORTRAZZA. La conjonctivite (terme privilégié de MedDRA) a été l’effet indésirable le plus souvent signalé dans la catégorie Troubles oculaires (3,0 % des patients sous necitumumab plus gemcitabine et cisplatine contre 0,2 % des patients sous gemcitabine et cisplatine); un cas de conjonctivite de grade ≥ 3 a entraîné l’abandon du traitement.
Surveillance et analyses de laboratoire
Selon les résultats de laboratoire, les effets suivants ont été plus fréquents dans le groupe PORTRAZZA plus gemcitabine et cisplatine que dans le groupe gemcitabine et cisplatine seuls pour la phase de chimiothérapie : hypomagnésémie (tous les grades : 81,3 % contre 70,2 %; grade 3 ou 4 : 18,7 % contre 7,2 %), hypocalcémie corrigée en fonction de l’albuminémie (tous les grades : 33,0 % contre 22,9 %; grade 3 ou 4 : 4,2 % contre 2,3 %), hypophosphatémie (tous les grades : 28,9 % contre 22,7 %; grade 3 ou 4 : 6,3 % contre 5,7 %), hypokaliémie (tous les grades : 23,6 % contre 17,6 %; grade 3 ou 4 : 4,4 % contre 3,2 %) (voir tableau 1).
Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. Après l’exposition à PORTRAZZA pendant les essais cliniques, des anticorps anti-necitumumab ont été détectés en cours de traitement chez 4,0 % (34/861) des patients et des anticorps neutralisants, chez 1,5 % (13/861) des patients. Aucun lien n’a été dégagé entre la présence d’anticorps anti-necitumumab et la fréquence de réactions liées à la perfusion.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Chez 12 patients atteints de tumeurs solides avancées qui ont reçu la gemcitabine et le cisplatine en association avec PORTRAZZA, la moyenne géométrique de l’aire sous la courbe (ASC) normalisée en fonction de la dose de gemcitabine a augmenté de 18 % et celle de la concentration sérique maximale (Cmax), de 66 % par rapport aux valeurs découlant de l’administration de la gemcitabine seule. La pharmacocinétique du cisplatine n’a pas été modifiée par l’administration concomitante de PORTRAZZA. La pharmacocinétique de PORTRAZZA n’a pas été modifiée par l’administration concomitante de gemcitabine et de cisplatine.
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-herbe médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
Effets du médicament sur les résultats des épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et modification posologique
PORTRAZZA s’administre en plus d’une chimiothérapie par la gemcitabine et le cisplatine pendant un nombre maximal de 6 cycles puis, chez les patients dont la maladie n’a pas évolué, en monothérapie jusqu’à l’évolution de la maladie ou l’apparition d’une toxicité inacceptable.
La dose recommandée de PORTRAZZA est de 800 mg (dose absolue) administrée en perfusion intraveineuse de 60 minutes les jours 1 et 8 de chaque cycle de 3 semaines. Si le débit de perfusion doit être réduit, la durée de la perfusion ne doit pas dépasser 2 heures.
Prémédication
Chez les patients ayant déjà présenté une réaction d’hypersensibilité ou une réaction liée à la perfusion de grade 1 ou 2 après avoir reçu PORTRAZZA, une prémédication par un corticostéroïde et un antipyrétique en plus d’un antihistaminique est recommandée.
Avant chaque perfusion de PORTRAZZA, une prémédication contre de possibles réactions cutanées est à envisager.
Modifications posologiques
Les recommandations pour la prise en charge des réactions d’hypersensibilité/réactions liées à la perfusion et des réactions cutanées sont fournies dans les tableaux 2 et 3.
Réactions d’hypersensibilité et réactions liées à la perfusion
Tableau 2 : Recommandations pour la prise en charge des réactions d’hypersensibilité et des réactions liées à la perfusion
| Grade de toxicitéa | Recommandations pour la prise en charge (toute occurrence) |
| Grade 1 |
|
| Grade 2 |
|
| Grade 3 ou 4 |
|
a Selon les critères de toxicité courants du National Cancer Institute Grade [CTC NCI], version 3.0 b Une fois que le débit de perfusion a été réduit par suite d’une réaction d’hypersensibilité ou d’une réaction liée à la perfusion de grade 1 ou 2, il est recommandé d’utiliser le débit réduit pour toutes les perfusions subséquentes. La durée de la perfusion ne doit pas dépasser 2 heures.
Réactions cutanées
Tableau 3 : Recommandations pour la prise en charge des réactions cutanéesa
| Grade de toxicitéb | Recommandations pour la prise en charge (toute occurrence) |
| Grade 3 |
|
| Grade 4 |
|
a Réactions cutanées se manifestant principalement sous forme d’éruption cutanée acnéiforme, de dermatite acnéiforme, de sécheresse de la peau, de prurit, de fissures de la peau, de paronychie et de syndrome d’érythrodysesthésie palmo-plantaire
b Selon les critères CTC NCI, version 3.0
Administration
Ne diluer qu’avec une solution de chlorure de sodium à 9 mg/mL (0,9 %) pour injection. Ne pas administrer ni mélanger avec une solution de dextrose.
Instructions pour l’utilisation et la manipulation
- 1. Préparer la solution à perfuser conformément aux techniques d’asepsie afin d’en assurer la stérilité.
- 2. Chaque fiole est destinée à un usage unique. Inspecter le contenu de chacune pour s’assurer qu’il n’y a ni particules ni changement de couleur. Le concentré pour la solution à perfuser doit être clair, légèrement opalescent et incolore ou jaune pâle avant la dilution. Si la solution contient des particules ou est décolorée, elle doit être jetée.
- 3.
Chaque fiole contient 800 mg de PORTRAZZA sous forme de solution à 16 mg/mL;
une fiole de 50 mL contient la dose complète. Ne diluer qu’avec une solution de chlorure de sodium à 9 mg/mL (0,9 %) pour injection.
Pour administrer au moyen d’un contenant à perfusion intraveineuse prérempli
Dans des conditions d’asepsie, retirer 50 mL de la solution de chlorure de sodium à 0,9 % pour injection, USP, du contenant de 250 mL prérempli et transférer 50 mL du produit médicinal PORTRAZZA dans le contenant pour ramener le volume final du contenant à 250 mL. Inverser délicatement le contenant pour mélanger. NE PAS CONGELER NI AGITER la solution à perfuser. NE PAS diluer avec d’autres solutions ni perfuser avec d’autres électrolytes ou médicaments.
Pour administrer au moyen d’un contenant à perfusion intraveineuse vide
Dans des conditions d’asepsie, transférer 50 mL du produit médicinal PORTRAZZA dans un contenant à perfusion intraveineuse vide et ajouter 200 mL d’une solution de chlorure de sodium à 0,9 % pour injection, USP, pour obtenir un volume total de 250 mL. Inverser délicatement le contenant pour mélanger. NE PAS CONGELER NI AGITER la solution à perfuser. NE PAS diluer avec d’autres solutions ni perfuser avec d’autres électrolytes ou médicaments.
- 1. Comme pour tous les produits médicinaux pour administration parentérale, procéder à une inspection visuelle de la solution à perfuser pour s’assurer, avant de l’administrer, qu’elle est exempte de particules et qu’elle n’a pas changé de couleur. Si la solution à perfuser contient des particules, elle doit être jetée.
- 2. Jeter toute portion inutilisée de PORTRAZZA qui reste dans une fiole, car le produit ne contient aucun agent de conservation antimicrobien.
- 3. Administrer sur une période de 60 minutes au moyen d’une pompe à perfusion. Une tubulure de perfusion distincte doit être utilisée, et doit être rincée avec une solution de chlorure de sodium à 9 mg/mL (0,9 %) pour injection à la fin de la perfusion.
SURDOSAGE
Peu de données ont été recueillies concernant une surdose de PORTRAZZA au cours des essais cliniques. La plus forte dose de PORTRAZZA étudiée chez l’être humain dans le cadre d’un essai clinique de phase I à doses croissantes est celle de 1000 mg, 1 fois par semaine ou 1 fois toutes les 2 semaines. Des effets indésirables limitant la dose, dont des céphalées, des vomissements et des nausées de grade 3, sont survenus chez 2 des 9 patients de la cohorte traitée toutes les 2 semaines. Il n’existe pas d’antidote connu pour une surdose de PORTRAZZA.
Pour le traitement d’une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le necitumumab est un anticorps monoclonal recombinant humain de type IgG1 qui se lie avec une forte affinité et une grande spécificité au récepteur du facteur de croissance épidermique 1 (EGFR) et, en bloquant le site de liaison des ligands, empêche l’activation par tous les ligands connus et inhibe les effets biologiques pertinents in vitro. Des études démontrent que PORTRAZZA inhibe la prolifération des cellules tumorales dépendante de l’EGFR, et peut exercer un effet cytotoxique dans les cellules tumorales par un mécanisme de cytotoxicité à médiation cellulaire dépendante des anticorps.
Pharmacodynamie
L’activation de l’EGFR a été corrélée à une évolution du cancer, à l’inhibition de la mort (apoptose) des cellules tumorales et à l’induction de l’angiogenèse. En outre, PORTRAZZA induit l’internalisation et la dégradation de l’EGFR in vitro. Des études effectuées avec des modèles de xénogreffes dérivées de lignées cellulaires de cancer humain, y compris de carcinome pulmonaire non à petites cellules, montrent que PORTRAZZA exerce une activité antitumorale lorsqu’il est administré en monothérapie ou en association avec la gemcitabine et le cisplatine.
Une étude de l’effet du necitumumab sur l’intervalle QT/QTc, menée chez des patients atteints de tumeurs solides avancées qui avaient déjà été lourdement traités et qui ont reçu le necitumumab à 800 mg une fois par semaine pendant un cycle de 6 semaines, a montré l’absence d’effet sur l’intervalle QTc (conformément aux lignes directrices E14 de l’ICH). Toutefois, un allongement de l’intervalle QTc a été signalé comme effet indésirable au cours du traitement chez un tiers des patients. L’allongement de l’intervalle QTc pourrait être causé par des troubles électrolytiques, lesquels sont un effet indésirable connu des médicaments cytotoxiques et des anticorps monoclonaux ciblant l’EGFR.
Pharmacocinétique
PORTRAZZA est une protéine-médicament de grande taille qui s’administre par perfusion intraveineuse. Après l’administration de PORTRAZZA à une dose de 800 mg le jour 1 et le jour 8 d’un cycle de 21 jours, la moyenne géométrique de la concentration minimale (Cmin) de PORTRAZZA chez dans le sérum des patients atteints d’un CPNPC épidermoïde a été de 98,5 μg/mL (coefficient de variation [CV] de 80 %) après 5 cycles de traitement d’association avec la gemcitabine et le cisplatine. D’après un modèle de pharmacocinétique de population ayant servi à analyser la pharmacocinétique de PORTRAZZA, la variabilité entre patients a été de modérée à élevée pour les paramètres principaux (voir le tableau 4).
Tableau 4 : Résumé des paramètres pharmacocinétiques de PORTRAZZA tirés d’une analyse de population des données chez des patients atteints de cancer
| Description du paramètre | Estimation de population (ETR, %) | Variabilité entre patients (ETR, %) | Diminution êta (η) |
| Clairancea (CLtot) | 28,8 % (10,5) | 10,3 % | |
| CL (L/h) | 0,0114 (4,0) | ||
| Km (μg/mL) | 7,97 (24,1) | ||
| Vmax (mg/h) | 0,565 (13,2) | ||
| Volume de distribution central, V1 (L)b | 3,41 (2,9) | 21,1 % (18,8) | 44,7 % |
| Clairance intercompartimentale, Q (L/h) | 0,0183 (8,3) | ||
| Volume de distribution périphérique, V2 (L)b | 3,29 (4,1) | 55,4 % (20,7) | 46,0 % |
| Poids-CLc et Qd | 0,768 (8,7) | ||
| Poids-V1e et V2f | 0,498 (15,7) | ||
| Coefficient de corrélation de la variabilité entre patients (CLtot et V1) | 0,609 (19,4) | ||
| Erreur résiduelle | |||
| Additive (μg/mL) | 10,8 (11,5) | ||
| Proportionnelle | 23,7 % (3,4) | ||
Abréviation : ETR = erreur-type relative.
a La clairance totale (CLtot) est la somme des clairances linéaire et non linéaire :
CLtot = CL + Vmax/(C+Km)
b Le volume à l’état d’équilibre (Véq) est la somme des volumes de distribution central et périphérique :
Véq = V1 + V2
c Cindividuelle = CL * (poids corporel/70)0,768
d Qindividuelle = Q * (poids corporel/70)0,768
e V1,individuel = V1 * (poids corporel/70)0,498
f V2,individuel = V2 * (poids corporel/70)0,498
Absorption : PORTRAZZA s’administre en perfusion intraveineuse. Aucune étude n’a porté sur d’autres voies d’administration.
Distribution : Après une valeur de pointe initiale, la concentration de PORTRAZZA en fonction du temps peut se représenter approximativement par une courbe de diminution biphasique. Selon une analyse non compartimentale, le paramètre pour le volume conceptuel combiné de distribution à l’état d’équilibre (Véq) pour le necitumumab a été estimé à 3,92 L. La Cmax observée après la première dose de 800 mg de PORTRAZZA a été de 288 µg/mL.
Élimination : La clairance du necitumumab dépend de la concentration, et fait intervenir une médiation des cibles dans la distribution du médicament. Selon les prévisions du modèle courant de pharmacocinétique de population pour le necitumumab, le temps d’atteinte de l’état d’équilibre a été d’environ 100 jours, et les concentrations sériques de médicament produites par une dose de 800 mg de PORTRAZZA les jours 1 et 8 d’un cycle de 21 jours seraient supérieures à la concentration efficace médiane (CE50) de 82 µg/mL et, par conséquent, suffisantes pour avoir une efficacité thérapeutique.
Variations des paramètres pharmacocinétiques en présence d’anticorps anti-necitumumab
Durant l’étude SQUIRE, le modèle de pharmacocinétique de population a estimé que la CLtot du necitumumab était 27 % plus élevée et la concentration moyenne à l’état d’équilibre (Céq, moyenne), 34 % plus faible chez les patients ayant eu un titre positif d’anticorps anti-necitumumab après le traitement que chez les patients non porteurs d’anticorps anti-necitumumab après le traitement.
Populations particulières et états pathologiques
L’analyse de pharmacocinétique de population n’a mis en évidence aucun effet de l’âge, du sexe, de la race, de l’état hépatique ou de la fonction rénale sur la pharmacocinétique de PORTRAZZA, mais a fait ressortir, pour le poids corporel, une corrélation positive moins que proportionnelle avec la clairance et le volume de distribution. Les résultats de modélisation ont indiqué que le sort de PORTRAZZA est statistiquement dépendant du poids corporel, mais les simulations ont montré que des doses de PORTRAZZA basées sur le poids ne réduiraient pas de beaucoup la variabilité de la pharmacocinétique.
Personnes âgées : Aucun effet de l’âge sur l’exposition à PORTRAZZA n’a pu être détecté dans une analyse de pharmacocinétique de population.
Insuffisance hépatique : Il n’y a pas eu d’études en bonne et due forme visant à évaluer l’effet de l’insuffisance hépatique sur la pharmacocinétique de PORTRAZZA.
Insuffisance rénale : Il n’y a pas eu d’études en bonne et due forme visant à évaluer l’effet de l’insuffisance rénale sur la pharmacocinétique de PORTRAZZA.
CONSERVATION ET STABILITÉ
Fioles : Conserver au réfrigérateur (température de 2 à 8 °C). Ne pas congeler ni agiter. Conserver les fioles dans l’emballage afin de les protéger de la lumière.
Solution à perfuser : Une fois dilué et préparé, le médicament doit être utilisé immédiatement. La stabilité chimique et physique de la solution de necitumumab à perfuser a été démontrée pour une période d’au plus 24 heures à une température de 2 à 8 °C, ou de 4 heures à une température allant jusqu’à 30 °C. NE PAS CONGELER NI AGITER la solution à perfuser. Ne pas administrer la solution si elle contient des particules ou est décolorée. L’aspect de la solution peut aller de légèrement opalescent et incolore à légèrement jaune sans particules visibles.
Formes posologiques, composition et conditionnement
PORTRAZZA est offert dans une fiole unidose de 50 mL sous forme de solution stérile pour perfusion intraveineuse exempte d’agent de conservation. Les fioles sont emballées séparément dans une boîte. Chaque fiole contient 800 mg de necitumumab dans 50 mL de solution (16 mg/mL). Les ingrédients non médicinaux sont les suivants : acide citrique anhydre, chlorure de sodium, citrate de sodium dihydraté, eau pour injection, glycine, mannitol et polysorbate 80.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Necitumumab
Nom chimique : Immunoglobuline G1, anti– (récepteur du facteur de croissance épidermique humain) (chaîne γ1 de l’anticorps monoclonal humain IMC-11F8), disulfure avec la chaîne κ de l’anticorps monoclonal humain IMC-11F8, dimère
Immunoglobuline G1, anti– (récepteur du facteur de croissance de l’endothélium humain [récepteur tyrosine-protéine kinase ErbB1, EC 2,7.10.1]); chaîne lourde γ1 (224-214’) de l’anticorps monoclonal humain IMC-11F8-disulfure avec le dimère de la chaîne légère κ (230-230”:233-233”) de l’anticorps monoclonal humain IMC-11F8-bis(disulfure)
Structure : PORTRAZZA (necitumumab) est un anticorps monoclonal anti-EGFR recombinant humain de la classe des IgG1, conçu pour bloquer le site de liaison des ligands de l’EGFR humain. Il est constitué de quatre chaînes polypeptidiques : deux chaînes lourdes gamma (γ) identiques comprenant chacune 451 acides aminés, et deux chaînes légères (κ) identiques comprenant chacune 214 acides aminés. L’anticorps contient un site de glycosylation lié à l’azote conservé dans chaque chaîne lourde, dans la région Fc.
Masse moléculaire : PORTRAZZA a une masse moléculaire approximative de 144,8 kDa.
Propriétés physicochimiques : Liquide clair ou légèrement opalescent et incolore ou légèrement jaune. La solution a un pH de 5,7 à 6,3. L’osmolalité est de 250 à 320 mOsm/kg.
Caractéristiques du produit
Le necitumumab est produit dans des cellules mammaliennes NS0 obtenues par génie génétique.
Le necitumumab sous forme de médicament est une solution stérile pour perfusion intraveineuse, exempte d’agent de conservation, formulée en solution aqueuse à une concentration de 16 mg/mL.
Tous les excipients employés dans la fabrication de la forme médicamenteuse de necitumumab sont de grade officinal.
Les excipients utilisés dans le necitumumab sous forme de médicament ne sont d’origine ni humaine ni animale.
ESSAIS CLINIQUES
Données démographiques et plan des études
Tableau 5 : Données démographiques et plan – étude SQUIRE
| Plan de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n = nombre) | Âge médian, ans (plage) | Sexe (%) |
Étude ouverte multicentrique internationale, à répartition aléatoire et à deux groupes | PORTRAZZA+ GC PORTRAZZA à 800 mg (jours 1 et 8) en plus d’une chimiothérapie comprenant la gemcitabine à 1250 mg/m2 (jours 1 et 8) et le cisplatine à 75 mg/m2 (jour 1); toutes les 3 semaines GC seuls Chimiothérapie comprenant seulement la gemcitabine à 1250 mg/m2 (jours 1 et 8) et le cisplatine à 75 mg/m2 (jour 1); toutes les 3 semaines | PORTRAZZA+GC n = 545 GC seuls n = 548 | PORTRAZZA+GC 62 (de 32 à 84) GC seuls 62 (de 32 à 86) | PORTRAZZA+GC Hommes – 450 (83 %) Femmes – 95 (17 %) GC seuls Hommes – 458 (84 %) Femmes – 90 (16 %) |
SQUIRE est une étude ouverte multicentrique internationale, à répartition aléatoire et à deux groupes, durant laquelle PORTRAZZA a été évalué chez 1093 patients atteints d’un CPNPC épidermoïde de stade IV (classification de l’American Joint Committee on Cancer, version 7), y compris des patients ayant un indice fonctionnel ECOG de 2, qui n’avaient reçu aucun traitement anticancéreux antérieur pour la maladie métastatique (voir tableau 5). Les patients ont reçu après répartition aléatoire un traitement par PORTRAZZA à 800 mg en plus d’une chimiothérapie comprenant la gemcitabine à 1250 mg/m2 et le cisplatine à 75 mg/m2 (groupe PORTRAZZA plus gemcitabine et cisplatine), ou une chimiothérapie par la gemcitabine et le cisplatine seuls. Les facteurs de stratification ont été l’indice fonctionnel ECOG (0, 1 vs 2) et la région géographique (Amérique du Nord, Europe et Australie vs Amérique du Sud, Afrique du Sud et Inde vs Asie orientale). PORTRAZZA et la gemcitabine ont été administrés les jours 1 et 8 de chaque cycle de 3 semaines, et le cisplatine a été administré le jour 1 de chaque cycle de 3 semaines. Aucune prémédication obligatoire n’était prévue pour PORTRAZZA. Aucun traitement préventif des réactions cutanées n’était permis avant le début du deuxième cycle de traitement. Les patients ont reçu un nombre maximal de 6 cycles de chimiothérapie dans chaque groupe; les patients du groupe PORTRAZZA plus gemcitabine et cisplatine dont l’état n’avait pas évolué ont continué de recevoir PORTRAZZA en monothérapie jusqu’à l’évolution de la maladie ou l’apparition d’une toxicité inacceptable. Le critère d’évaluation principal de l’efficacité était la survie globale (SG), et les principaux critères d’évaluation secondaires de l’efficacité étaient la survie sans évolution (SSÉ), le taux de réponse objective (TRO) et le taux de maîtrise de la maladie (TDM). L’état de la maladie a été évalué par radiographie toutes les 6 semaines, jusqu’à ce qu’une maladie évolutive soit documentée.
Résultats de l’étude
Les groupes étaient équilibrés en ce qui a trait aux données démographiques et aux caractéristiques initiales (voir tableau 6). Dans le groupe PORTRAZZA plus gemcitabine et cisplatine, 51 % des patients ont continué de recevoir PORTRAZZA en monothérapie après avoir terminé la chimiothérapie. Le taux d’utilisation d’un traitement général après l’étude a été similaire dans les 2 groupes (47,3 % dans le groupe PORTRAZZA plus gemcitabine et cisplatine et 44,7 % dans le groupe gemcitabine et cisplatine seuls).
Tableau 6 : Données démographiques et caractéristiques de la maladie des patients de l’étude SQUIRE (population ITT)
Caractéristique
GC+N n = 545 n (%)
GC
n = 548 n (%)
Total N = 1093 n (%) Âge (ans)
Médiane 62,0 62,0 62,0 Plage de 32 à 84 de 32 à 86 de 32 à 86 Groupe d’âge, n (%)
< 65 ans 332 (60,9) 340 (62,0) 672 (61,5) ≥ 65 ans 213 (39,1) 208 (38,0) 421 (38,5) < 70 ans 437 (80,2) 451 (82,3) 888 (81,2) ≥ 70 ans 108 (19,8) 97 (17,7) 205 (18,8) Sexe, n (%)
Hommes 450 (82,6) 458 (83,6) 908 (83,1) Femmes 95 (17,4) 90 (16,4) 185 (16,9) IF ECOG au départ, n (%)
0 164 (30,1) 180 (32,8) 344 (31,5) 1 332 (60,9) 320 (58,4) 652 (59,7) 2 49 (9,0) 47 (8,6)a 96 (8,8)a
Race, n (%)
Blanche 457 (83,9) 456 (83,2) 913 (83,5) Asiatique 43 (7,9) 42 (7,7) 85 (7,8) Noire ou afro-américaine 5 (0,9) 6 (1,1) 11 (1,0) Toutes les autres 40 (7,3) 44 (8,0) 84 (7,7) Antécédents de tabagisme
Ex-fumeurs, tabagisme léger 18 (3,3) 26 (4,7) 44 (4,0) Non-fumeurs 26 (4,8) 27 (4,9) 53 (4,8) Fumeurs 500 (91,7) 495 (90,3) 995 (91,0) Donnée manquante 1 (0,2) 0 1 (0,1) Région géographique
Amérique du Nord, Europe, Australie 472 (86,6) 475 (86,7) 947 (86,6) Amérique du Sud, Afrique du Sud, Inde 30 (5,5) 32 (5,8) 62 (5,7) Asie orientale 43 (7,9) 41 (7,5) 84 (7,7) Stade de la maladie au départb, n (%)
IIIB sans épanchement pleural malin (AJCC 6) 1 (0,2) 1 (0,2) 2 (0,2) IVc 543 (99,6) 546 (99,6) 1089 (99,6) Donnée manquante 1 (0,2) 1 (0,2) 2 (0,2) Nombre de systèmes ou organes touchés par
des métastases, n (%)
1 système ou organe 51 (9,4) 50 (9,1) 101 (9,2) Caractéristique
GC+N n = 545 n (%)
GC
n = 548 n (%)
Total N = 1093 n (%)
2 systèmes ou organes 193 (35,4) 193 (35,2) 386 (35,3) > 2 systèmes ou organes 301 (55,2) 304 (55,5) 605 (55,3) Histologie de la maladie, n (%)
Épidermoïde 543 (99,6) 545 (99,5) 1088 (99,5) Autred 2 (0,4) 3 (0,5) 5 (0,5) Abréviations : AJCC = manuel de stadification de l’American Joint Committee on Cancer; CPNPC = cancer du poumon non à petites cellules; GC = gemcitabine et cisplatine; GC+ N = gemcitabine et cisplatine plus necitumumab; IF ECOG = indice fonctionnel selon l’Eastern Cooperative Oncology Group; ITT = intention de traiter; N = nombre de patients soumis à la répartition aléatoire; n = nombre de patients dans la catégorie. a Un patient ayant un IF ECOG de 3 au départ devait faire partie du groupe GC à l’issue de la répartition aléatoire;
ce patient n’a pas reçu le traitement.
b Conformément au manuel de stadification de l’AJCC, édition en vigueur (sixième ou septième) au moment de la répartition aléatoire.
c Comprend des patients atteints d’une maladie de stade IIIb avec épanchement pleural malin, définie comme étant de stade IV dans la 7e édition du manuel de l’AJCC.
d Aucune confirmation de CPNPC épidermoïde (ce qui est considéré comme un manquement majeur au protocole).
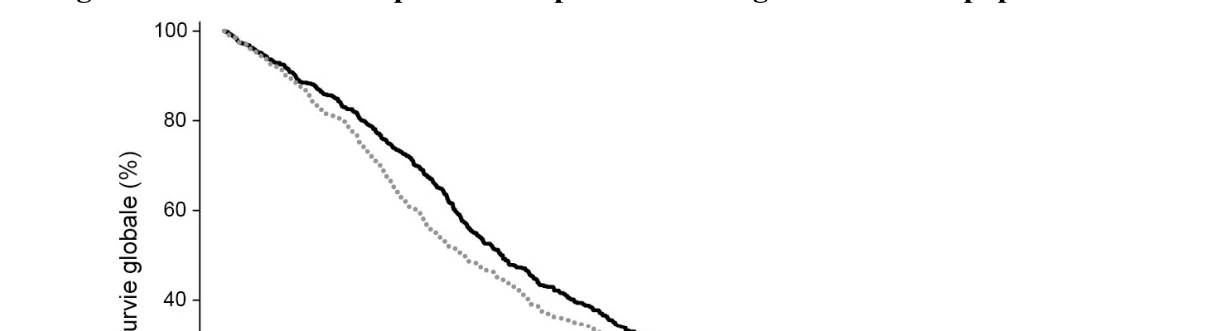
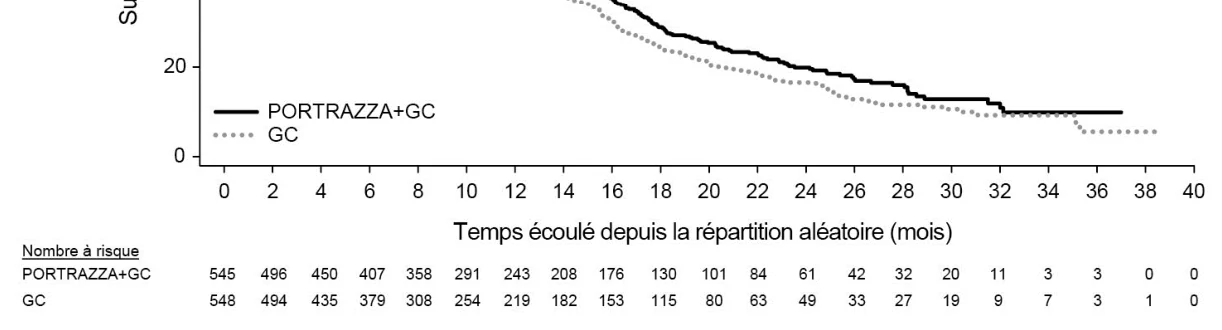
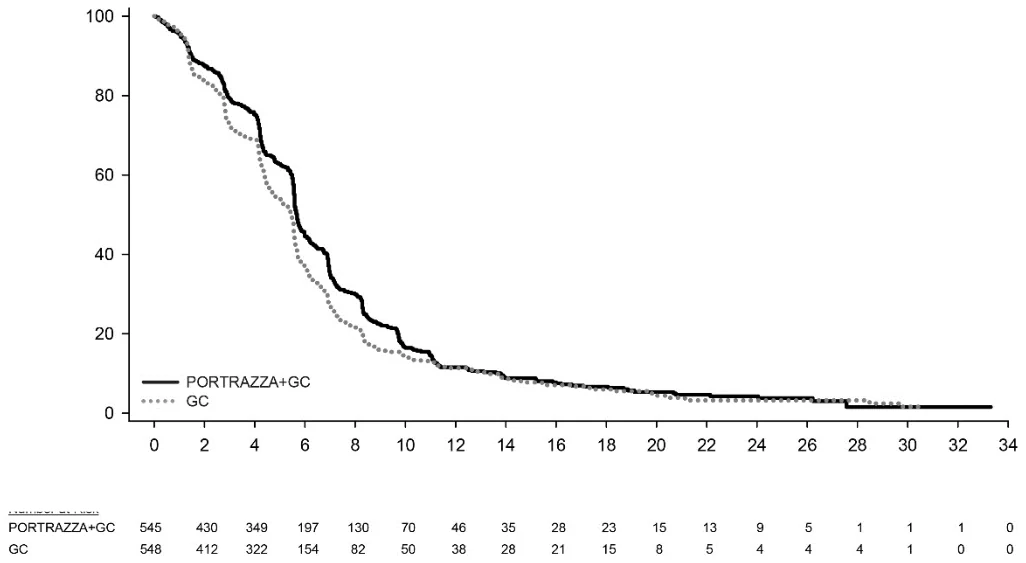
L’étude SQUIRE a atteint son critère d’évaluation principal en faisant état d’une amélioration statistiquement significative de la SG dans le groupe PORTRAZZA plus gemcitabine et cisplatine comparativement au groupe gemcitabine et cisplatine seuls, la réduction du risque de mortalité ayant été de 16 % et la valeur p, robuste (rapport des risques = 0,842; p = 0,0120). Les données sur la SG ont été corroborées par une amélioration statistiquement significative de la SSÉ (rapport des risques = 0,851; p = 0,0201); le risque d’évolution ou de mortalité a été réduit de 15 % dans le groupe necitumumab (voir le tableau 7 et la figure 3).
Il n’y a pas eu de différence statistique entre les groupes pour ce qui est du TRO, lequel a été de 31 % (intervalle de confiance [IC] à 95 % : de 27 à 35) dans le groupe PORTRAZZA plus gemcitabine et cisplatine et de 29 % (IC à 95 % : de 25 à 33) dans le groupe gemcitabine et cisplatine seuls (valeur p = 0,40). Le taux de maîtrise de la maladie (réponse complète + réponse partielle + maladie stable) a été de 81,8 % (de 78,4 à 84,8) dans le groupe PORTRAZZA plus gemcitabine et cisplatine et de 77,0 % (de 73,3 à 80,3) dans le groupe GC. Tableau 7 : Résumé des données sur l’efficacité (population ITT) – étude SQUIRE
Groupe PORTRAZZA + GC n = 545 | Groupe GC n = 548 | |
| Survie globale | ||
| Nombre d’événements (n) | 418 | 442 |
| Médiane – mois (IC à 95 %a) | 11,5 (de 10,4 à 12,6) | 9,9 (de 8,9 à 11,1) |
| Rapport des risques (IC à 95 %)b,c | 0,84 (de 0,74 à 0,96) | |
| Valeur p (test de Mantel-Haenszel bilatéral)c | 0,012 | |
| Taux de survie globale après 1 an (%) | 47,7 | 42,8 |
| Taux de survie globale après 2 ans (%) | 19,9 | 16,5 |
| Survie sans évolution | ||
| Nombre d’événements (n) | 431 | 417 |
| Médiane – mois (IC à 95 %) | 5,7 (de 5,6 à 6,0) | 5,5 (de 4,8 à 5,6) |
| Rapport des risques (IC à 95 %)b,c | 0,85 (de 0,74 à 0,98) | |
| Valeur p (test de Mantel-Haenszel bilatéral)c,d | 0,020 | |
a Abréviations : IC = intervalle de confiance
b Le rapport des risques est exprimé sous la forme groupe de traitement/groupe témoin, et est estimé à partir du modèle de Cox.
c Stratification selon les facteurs définis au moment de la répartition aléatoire (indice fonctionnel ECOG [0-1 vs
2] et région géographique [Amérique du Nord, Europe et Australie vs Amérique du Sud, Afrique du Sud et Inde vs Asie orientale])
d Pour les critères d’évaluation secondaires, la valeur p a été corrigée en fonction de la multiplicité des analyses à l’aide de la méthode de Hochberg.
 Monographie de PORTRAZZAMC Page 24 de 35
Figure 1. Courbe de Kaplan-Meier pour la survie globale dans la population ITT
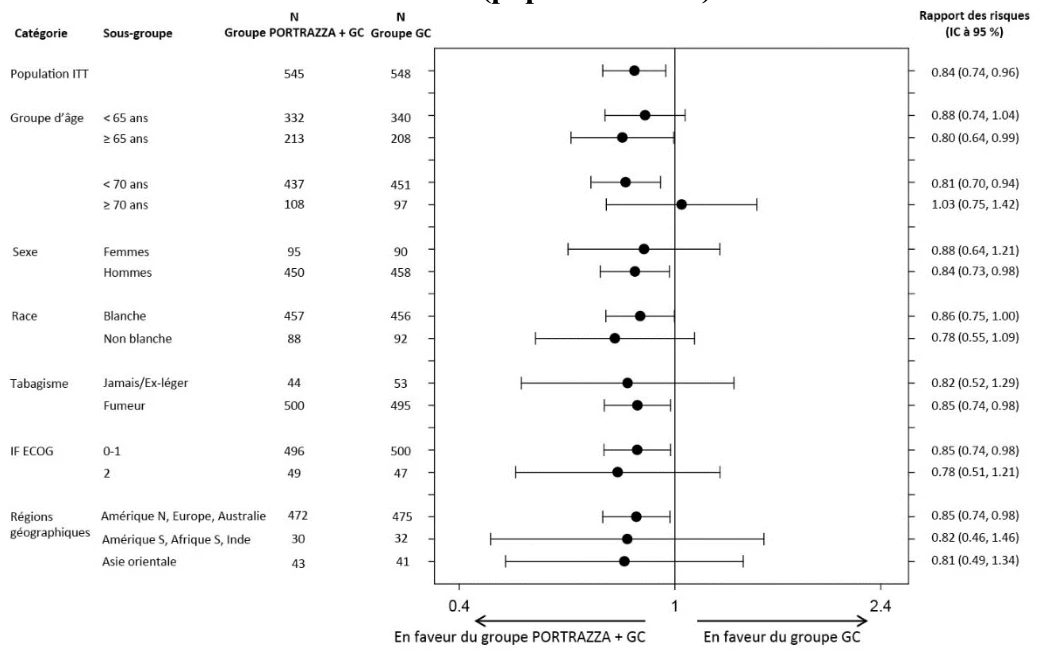
Une amélioration de la survie globale a été observée dans tous les sous-groupes prédéfinis sauf un, y compris ceux définis par des facteurs de stratification (indice fonctionnel ECOG [0-1 vs 2] et région géographique [Amérique du Nord, Europe et Australie vs Amérique du Sud, Afrique du Sud et Inde vs Asie orientale]). Aucune amélioration de la survie globale n’a été notée pour les patients de 70 ans et plus, chez qui le rapport des risques pour la survie globale a été de 1,03 (IC à 95 % : de 0,75 à 1,42) (voir figure 2).
 Monographie de PORTRAZZAMC Page 25 de 35
Figure 2. Graphique en forêt pour l’analyse de la survie globale par sous-groupe
(population ITT)
Abréviations : C = cisplatine; G = gemcitabine; ITT = intention de traiter.
Figure 3. Courbe de Kaplan-Meier pour la survie sans évolution dans la population ITT
Temps écoulé depuis la répartition aléatoire (mois)
Nombre à risque
Monographie de PORTRAZZAMC Page 26 de 35
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie non clinique
In vitro
Les études de pharmacodynamie non cliniques in vitro démontrent que le necitumumab est sélectif pour l’EGFR, a une forte affinité de liaison à l’EGFR humain (Kd = 0,320 nM) et simiesque (macaque de Buffon) et est un puissant inhibiteur de la liaison des ligands à l’EGFR (CI50 < 0,700 nM). Les résultats des études fonctionnelles in vitro indiquent que le necitumumab inhibe la phosphorylation de l’EGFR induite par les ligands, l’activation des récepteurs et les effecteurs de la signalisation en aval tels que Erk1/2 étant ainsi inhibés, favorise quelque peu l’internalisation et la dégradation de l’EGFR et est capable de déclencher des mécanismes effecteurs immunitaires tels que la cytotoxicité à médiation cellulaire dépendante des anticorps.
In vivo
Des études non cliniques effectuées à l’aide de modèles de xénogreffes de tumeurs montrent que le traitement par le necitumumab produit une inhibition de la croissance tumorale dans un contexte de CPNPC (adénocarcinome pulmonaire et carcinome épidermoïde du poumon), de cancer colorectal et d’autres types de tumeurs. Le necitumumab exerce une activité antitumorale in vivo lorsqu’il est administré en monothérapie et en association avec la gemcitabine et le cisplatine, le paclitaxel et le cisplatine (CPNPC), l’irinotécan ou l’oxaliplatine (cancer colorectal) dans un sous-ensemble de modèles de xénogreffes de tumeurs du poumon et du côlon. Inhiber la prolifération et/ou la survie des cellules tumorales semble être un mode d’action de cet anticorps. D’après les résultats de l’étude de pharmacocinétique/pharmacodynamie dans le modèle de xénogreffe BxPC-3, où le necitumumab a été administré par voie intrapéritonéale, la croissance tumorale a été inhibée avec des doses allant de 6 à 60 mg/kg, 50 % de cette inhibition survenant lorsque la concentration plasmatique de l’anticorps demeurait supérieure à 60 μg/mL.
Pharmacocinétique non clinique
Le profil pharmacocinétique du necitumumab concorde avec ce qui est attendu pour un anticorps monoclonal chez les souris et les singes. Chez les souris, la demi-vie a été d’environ 4,8 jours après l’administration par voie tant intraveineuse qu’intrapéritonéale. Chez les singes, la demi-vie après l’administration par voie intraveineuse a oscillé entre 3,1 jours et 4,8 jours, de sorte que l’accumulation basée sur la Cmax a été de 1,1 à 1,7 fois après un traitement de 26 semaines. L’exposition générale au necitumumab a augmenté avec la dose chez les souris et les singes. Chez les singes ayant reçu des doses répétées, la clairance et la demi-vie ont subi des variations liées à la dose qui ont entraîné une augmentation plus que proportionnelle de l’exposition après l’administration par voie intraveineuse. En ce qui a trait à l’exposition, aucune différence constante liée au sexe n’a été observée chez les singes. Le volume de distribution à l’état d’équilibre a été plus ou moins égal à l’espace vasculaire chez les singes, ce qui laisse supposer que la distribution du necitumumab s’est limitée au système vasculaire. Le necitumumab, comme les autres anticorps, devrait être éliminé par catabolisme, sous forme de petits peptides et acides aminés.
Monographie de PORTRAZZAMC Page 27 de 35
TOXICOLOGIE
La stratégie d’évaluation non clinique du necitumumab visait à démontrer l’efficacité potentielle du necitumumab et à soutenir son administration prolongée à des patients atteints d’un cancer avancé. Les études sur l’innocuité du necitumumab qui sont terminées chez les animaux comprennent des études de toxicologie de 5 semaines et de 26 semaines sur des doses répétées, avec évaluation de la toxicocinétique chez les singes. Ces études non cliniques conformes aux Bonnes pratiques de laboratoire (BPL) ont été effectuées chez le macaque de Buffon, une espèce établie comme étant appropriée pour l’évaluation de la toxicité en raison des similarités entre les êtres humains et les singes pour ce qui est des schémas de réactivité croisée tissulaire et de l’affinité de liaison à l’EGFR.
Toxicité d’une dose unique
Aucune étude n’a porté expressément sur la toxicité d’une dose unique de necitumumab. Cela dit, aucun effet toxique inattendu n’a été observé chez les singes exposés à de fortes concentrations systémiques de necitumumab (doses maximales de 60 mg/kg) durant l’étude de 26 semaines portant sur des doses répétées.
Toxicité de doses répétées
La toxicité de doses répétées a fait l’objet d’études de 5 semaines et de 26 semaines chez des macaques de Buffon recevant le necitumumab en perfusion intraveineuse 1 fois par semaine, lesquelles étaient conformes aux BPL et conçues pour fournir des données à l’appui des essais cliniques et de l’administration prolongée de necitumumab à des patients atteints de cancer. Les fortes doses utilisées pour chacune des études de toxicité ont été choisies de manière à générer chez les animaux une exposition qui dépassait de beaucoup la dose clinique et l’exposition prévues. Les critères d’évaluation toxicologiques habituels, la tolérance locale et les paramètres toxicocinétiques ont été surveillés au cours des deux études. Les effets sur les principaux organes et systèmes ont été évalués dans le cadre de ces études sur des doses répétées.
Aucune dose sans effet nocif observé (DSENO) n’a été établie pendant l’étude de 26 semaines comportant l’administration de doses répétées chez les singes, car une toxicité cutanée a été observée à toutes les doses, avec un degré de gravité et un délai d’apparition liés à la dose. Les effets cutanés ont été décrits comme une dermatite hyperplasique se manifestant par des éruptions cutanées, un érythème et une desquamation sur le plan macroscopique, de même qu’une hyperplasie épidermique, une hyperkératose et une inflammation de l’interface lymphocytaire sur le plan microscopique. Ce type de lésions cutanées est caractéristique d’un grand nombre d’inhibiteurs de l’EGFR. Après la détection des lésions cutanées (à partir de la 5e semaine), les animaux ont reçu un traitement palliatif, dont un onguent antibiotique. Un animal est mort d’une septicémie, qui pourrait avoir été liée aux lésions cutanées. Aucun effet toxique inattendu n’a été décelé chez les singes exposés à de fortes concentrations systémiques de necitumumab.
Monographie de PORTRAZZAMC Page 28 de 35 Chez les singes ayant reçu des doses répétées de necitumumab, le degré d’exposition pendant l’étude de 5 semaines a été semblable au degré d’exposition cliniquement efficace médian, alors qu’il a été environ le double du degré d’exposition cliniquement efficace pendant l’étude de 26 semaines. Dans l’ensemble, les données de toxicologie semblent indiquer que les patients peuvent être exposés à des concentrations de necitumumab thérapeutiquement efficaces et n’avoir que des effets cutanés pouvant être surveillés et pris en charge cliniquement.
Carcinogenèse, mutagenèse et altération de la fertilité
Aucune étude n’a été menée chez les animaux dans le but précis d’évaluer le pouvoir carcinogène du necitumumab ou ses effets sur la fertilité. Le risque d’altération de la fertilité est inconnu. Cependant, aucun effet indésirable sur les organes reproducteurs mâles ou femelles n’a été observé chez les singes de l’étude de 26 semaines sur des doses répétées.
Toxicité sur la reproduction et le développement
Il est connu que l’IgG1 humaine traverse le placenta; le necitumumab pourrait donc être transmis au fœtus par la mère. Aucune étude n’a été menée chez les animaux dans le but précis d’évaluer l’effet du necitumumab sur la reproduction et le développement fœtal. Le récepteur du facteur de croissance épidermique (EGFR) intervient, dès le début et jusqu’aux stades avancés, dans les processus du développement gestationnel et est essentiel au déroulement normal de l’organogenèse, de la prolifération et de la différenciation de l’embryon en développement. Une expression perturbée ou réduite de l’EGFR dans des modèles animaux a causé du tort au fœtus ou des anomalies du développement, dont des effets sur le développement du placenta, des poumons, du cœur, de la peau et du tube neural. Chez les souris, la perturbation de la voie de signalisation EGF/EGFR a entraîné une létalité embryofœtale une tératogénicité et une mortalité postnatale.
Tolérance locale
La tolérance locale a été évaluée au cours de l’étude de 26 semaines sur des doses répétées chez les singes. Une toxicité cutanée réversible, liée à la dose, a été observée. Les effets cutanés ont concordé avec les effets de classe connus des inhibiteurs de l’EGFR.
Monographie de PORTRAZZAMC Page 29 de 35
RÉFÉRENCES
- 1.
Thatcher N, Hirsch FR, Luft AV, Szczesna A, Ciuleanu TE, Dediu M, Ramlau R,
Galiulin RK, Bálint B, Losonczy G, Kazarnowicz A, Park K, Schumann C, Reck M, Depenbrock H, Nanda S, Kruljac-Letunic A, Kurek R, Paz-Ares L, Socinski MA; SQUIRE Investigators. Necitumumab plus gemcitabine and cisplatin versus gemcitabine and cisplatin alone as firstline therapy in patients with stage IV squamous non -small-cell lung cancer (SQUIRE): an open-label, randomized, controlled phase 3 trial. Lancet Oncol. 2015;16(7):763-774.