


Monographie de produit - Verzenio
1 Indications
Cancer du sein au stade précoce
VERZENIO® (comprimés d’abémaciclib) est indiqué en association avec une endocrinothérapie pour le traitement adjuvant des patientes et des patients adultes atteints d’un cancer du sein au stade précoce exprimant des récepteurs hormonaux (RH positif) et ne surexprimant pas le récepteur 2 du facteur de croissance épidermique humain (HER2 négatif) avec atteinte ganglionnaire, dont la maladie présente un risque élevé de récidive, à en juger par ses caractéristiques clinicopathologiques.
Cancer du sein avancé ou métastatique
VERZENIO (comprimés d’abémaciclib) est indiqué pour le traitement du cancer du sein avancé ou métastatique exprimant des récepteurs hormonaux (RH positif) et ne surexprimant pas le récepteur 2 du facteur de croissance épidermique humain (HER2 négatif) :
- en association avec un inhibiteur de l’aromatase chez les femmes ménopausées, comme endocrinothérapie initiale;
- en association avec le fulvestrant chez les femmes lorsque la maladie évolue après une endocrinothérapie. Les femmes en préménopause ou en périménopause doivent aussi être traitées par un agoniste de la gonadolibérine (GnRH);
- en monothérapie chez les femmes en cas d’évolution de la maladie après une endocrinothérapie et au moins deux chimiothérapies antérieures, dont au moins une à base de taxane. Par ailleurs, l’une de ces chimiothérapies doit avoir été administrée dans un contexte métastatique.
1.1 Enfants
Enfants (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (65 ans et plus) : Selon les données tirées des essais cliniques, il n’y a aucune différence quant à l’innocuité ou à l’efficacité de VERZENIO entre les patients âgés de 65 ans et plus et les patients âgés de moins de 65 ans atteints d’un cancer du sein au stade précoce ou métastatique.
2 Contre-indications
VERZENIO est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Les effets indésirables d’importance suivants ont été observés au cours des essais cliniques sur VERZENIO :
- thromboembolie veineuse, y compris des cas mortels (voir les sections 4.2 Dose recommandée et modification posologique et 7 Mises en garde et précautions, Hématologique)
4 Posologie et administration
4.1 Considérations posologiques
Les femmes en préménopause ou en périménopause et les hommes qui reçoivent VERZENIO en association avec un inhibiteur de l’aromatase doivent aussi être traités par un agoniste de la gonadolibérine (GnRH) conformément aux pratiques cliniques locales.
Il est nécessaire d’ajuster la dose chez les patients atteints d’insuffisance hépatique sévère (voir les sections 4.2 Dose recommandée et modification posologique et 10 Pharmacologie clinique).
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir la section 1.1 Enfants).
4.2 Dose recommandée et modification posologique
Pour le cancer du sein au stade précoce, en association avec une endocrinothérapie :
La dose recommandée est de 150 mg, par voie orale, 2 fois par jour. Dans les cas de cancer du sein au stade précoce, continuer le traitement par VERZENIO pendant 2 ans ou jusqu’à la survenue d’une récidive de la maladie ou d’une toxicité inacceptable, selon la première occurrence.
Pour le cancer du sein avancé ou métastatique :
Lorsque VERZENIO est administré en association avec une endocrinothérapie, la dose recommandée est de 150 mg, par voie orale, 2 fois par jour. Lorsque VERZENIO est utilisé en monothérapie, la dose recommandée est de 200 mg, par voie orale, 2 fois par jour. Dans les cas de cancer du sein avancé ou métastatique, continuer le traitement jusqu’à l’évolution de la maladie ou l’apparition d’une toxicité inacceptable.
Consulter la monographie de l’agent endocrinien administré en association pour obtenir les directives posologiques complètes.
Pour toutes les indications :
La prise en charge de certains effets indésirables peut nécessiter une interruption du traitement, des réductions de la dose ou un abandon définitif du traitement par VERZENIO. Les tableaux 1 à 7 décrivent les modifications de la dose de VERZENIO qui sont recommandées en cas d’effets indésirables.
Consulter la monographie de l’agent endocrinien administré en association pour obtenir des renseignements sur les modifications de la dose et d’autres renseignements pertinents sur l’innocuité.
Arrêter le traitement par VERZENIO si une dose de 50 mg 2 fois par jour n’est pas tolérée.
Tableau 1 – Modification de la dose de VERZENIO en cas d’effets indésirables
| Dose | Dose de VERZENIO en association avec une endocrinothérapie | Dose de VERZENIO en monothérapie |
| Dose de départ recommandée | 150 mg 2 fois par jour | 200 mg 2 fois par jour |
| Première réduction de la dose | 100 mg 2 fois par jour | 150 mg 2 fois par jour |
| Deuxième réduction de la dose | 50 mg 2 fois par jour | 100 mg 2 fois par jour |
| Troisième réduction de la dose | sans objet | 50 mg 2 fois par jour |
Tableau 2 – Modification de la dose de VERZENIO et prise en charge des toxicités hématologiquesa
| Vérifier l’hémogramme avant le début du traitement par VERZENIO, toutes les 2 semaines pendant les 2 premiers mois, 1 fois par mois pendant les 2 mois subséquents, puis selon la pertinence clinique. | |
| Grade CTCAE | Modification de la dose de VERZENIO |
| Grade 1 ou 2 | Aucune modification de la dose n’est requise. |
| Grade 3 | Interrompre le traitement jusqu’à ce que le grade de toxicité soit ≤ 2. Aucune réduction de la dose n’est requise. |
| Grade 3 récurrent ou grade 4 | Interrompre le traitement jusqu’à ce que le grade de toxicité soit ≤ 2. Reprendre à la dose immédiatement inférieure. |
Abréviation : CTCAE : Common Terminology Criteria for Adverse Events (critères terminologiques courants pour les effets indésirables).
a Si un facteur de croissance des cellules sanguines est requis, interrompre le traitement par
VERZENIO pendant au moins 48 heures après la dernière dose du facteur de croissance des cellules sanguines et jusqu’à ce que la toxicité soit revenue à un grade ≤ 2. Reprendre à la dose immédiatement inférieure, sauf si la dose a déjà été réduite en raison de la toxicité qui a conduit à l’utilisation du facteur de croissance. Administrer le facteur de croissance conformément aux lignes directrices thérapeutiques en vigueur.
Tableau 3 – Modification de la dose de VERZENIO et prise en charge de la diarrhée
| Dès le premier signe de selles molles, instaurer un traitement par des antidiarrhéiques tels que le lopéramide, et augmenter l’ingestion de liquides. | |
| Grade CTCAE | Modification de la dose de VERZENIO |
| Grade 1 | Aucune modification de la dose n’est requise. |
| Grade 2 | Si la diarrhée ne régresse pas à un grade ≤ 1 dans un délai de 24 heures, interrompre le traitement jusqu’à ce qu’elle se dissipe. Aucune réduction de la dose n’est requise. |
| Grade 2 qui persiste ou qui réapparaît après la reprise du traitement à la même dose même si les mesures de soutien sont maximales | Interrompre le traitement jusqu’à ce que la diarrhée régresse à un grade ≤ 1. Reprendre à la dose immédiatement inférieure. |
| Grade 3 ou 4, ou qui nécessite une hospitalisation |
Tableau 4 – Modification de la dose de VERZENIO et prise en charge de l’hépatotoxicité
| Vérifier les taux d’ALT, d’AST et de bilirubine sérique avant le début du traitement par VERZENIO, toutes les 2 semaines pendant les 2 premiers mois, 1 fois par mois pendant les 2 mois subséquents, puis selon la pertinence clinique. | |
| Grade CTCAE pour les taux d’ALT et d’AST | Modification de la dose de VERZENIO |
Grade 1 (> LSN à 3,0 × LSN) Grade 2 (> 3,0 à 5,0 × LSN) SANS élévation du taux de bilirubine totale > 2 x LSN | Aucune modification de la dose n’est requise. |
Grade 2 persistant ou récurrent, ou grade 3 (> 5,0 à 20,0 × LSN) SANS élévation du taux de bilirubine totale > 2 x LSN | Interrompre le traitement jusqu’à ce que le taux revienne à sa valeur initiale ou au grade 1. Reprendre à la dose immédiatement inférieure. |
| Élévation du taux d’AST et/ou du taux d’ALT > 3 x LSN AVEC élévation du taux de bilirubine totale > 2 x LSN, en l’absence de cholestase | Arrêter définitivement le traitement par VERZENIO. |
| Grade 4 (> 20,0 × LSN) | Arrêter définitivement le traitement par VERZENIO. |
Abréviations : ALT : alanine aminotransférase, AST : aspartate aminotransférase; LSN : limite supérieure de la normale.
Tableau 5 – Modification de la dose de VERZENIO et prise en charge de la pneumopathie interstitielle/pneumonite
| Grade CTCAE | Modification de la dose de VERZENIO |
| Grade 1 ou 2 | Aucune modification de la dose n’est requise. |
| Grade 2 persistant ou récurrent, sans régression à l’état initial ou au grade 1 en 7 jours malgré des mesures de soutien maximales | Interrompre le traitement jusqu’à un retour à l’état initial ou à un grade ≤ 1. Reprendre à la dose immédiatement inférieure. |
| Grade 3 ou 4 | Arrêter définitivement le traitement par VERZENIO. |
Tableau 6 – Modification de la dose de VERZENIO et prise en charge des événements thromboemboliques veineux (TEV)
| Grade CTCAE | Modification de la dose de VERZENIO |
| Cancer du sein au stade précoce | |
| Grade CTCAE | Modification de la dose de VERZENIO |
| Tous grades confondus | Interrompre le traitement par VERZENIO et traiter selon les indications cliniques. Reprendre le traitement une fois que la personne est cliniquement stable. |
| Cancer du sein avancé ou métastatique | |
| Grade 1 ou 2 | Aucune modification de la dose n’est requise. |
| Grade 3 ou 4 | Interrompre le traitement par VERZENIO et traiter selon les indications cliniques. Reprendre le traitement une fois que la personne est cliniquement stable. |
Surveiller les patients pour déceler tout signe ou symptôme de thrombose veineuse et d’embolie pulmonaire, et administrer le traitement médical approprié (voir la section 7 Mises en garde et précautions).
Tableau 7 – Modification de la dose de VERZENIO et prise en charge d’autres toxicitésa
| Grade CTCAE | Modification de la dose de VERZENIO |
| Grade 1 ou 2 | Aucune modification de la dose n’est requise. |
| Grade 2 persistant ou récurrent, sans régression à l’état initial ou au grade 1 en 7 jours malgré des mesures de soutien maximales | Interrompre le traitement jusqu’à un retour à l’état initial ou à un grade ≤ 1. Reprendre à la dose immédiatement inférieure. |
| Grade 3 ou 4 | Interrompre le traitement jusqu’à un retour à l’état initial ou à un grade ≤ 1. Reprendre à la dose immédiatement inférieure. |
a À l’exception de la diarrhée, de l’hématotoxicité, de l’hépatotoxicité, de la pneumopathie interstitielle/pneumonite et des événements thromboemboliques veineux.
Inhibiteurs de l’isoenzyme CYP3A
Éviter l’emploi concomitant d’inhibiteurs puissants de la CYP3A (p. ex., voriconazole) et user de prudence lorsque des inhibiteurs modérés (p. ex., ciprofloxacine) ou faibles (p. ex., ranitidine) de la CYP3A sont administrés en concomitance. Si un inhibiteur de la CYP3A doit absolument être utilisé en même temps, ajuster la dose d’abémaciclib comme il est décrit au tableau 21 (voir la section 9 Interactions médicamenteuses).
Si un inhibiteur de la CYP3A cesse d’être utilisé, augmenter la dose d’abémaciclib (après de 3 à 5 demi-vies de l’inhibiteur) jusqu’à sa valeur d’avant le début du traitement par l’inhibiteur (voir les sections 9 Interactions médicamenteuses et 10 Pharmacologie clinique).
Éviter le pamplemousse, le jus de pamplemousse et les produits contenant du pamplemousse.
Insuffisance hépatique sévère (classe C de Child-Pugh)
Réduire la fréquence d’administration à 1 fois par jour (voir les sections 7 Mises en garde et précautions et 10 Pharmacologie clinique).
Inducteurs de la CYP3A
Éviter l’emploi concomitant d’inducteurs puissants de la CYP3A (p. ex., la rifampine). Envisager l’utilisation d’autres agents ayant un effet inducteur plus faible sur la CYP3A (voir la section 10 Pharmacologie clinique).
4.4 Administration
Les comprimés VERZENIO doivent être avalés entiers (sans être mâchés ni écrasés ou coupés avant d’être avalés). Aucun comprimé non intact ne doit être ingéré.
VERZENIO peut se prendre avec ou sans nourriture (voir la section 10 Pharmacologie clinique). Il faut dire aux patients de prendre leurs doses de VERZENIO à peu près à la même heure chaque jour.
4.5 Dose oubliée
En cas de vomissements ou d’oubli d’une dose de VERZENIO, les patients doivent prendre la prochaine dose prescrite à l’heure prévue et ne pas doubler la dose pour compenser celle qui a été omise.
5 Surdose
Il n’existe pas d’antidote connu à VERZENIO. Le traitement d’une surdose de VERZENIO doit consister en des mesures générales de soutien.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 8 – Formes posologiques, teneurs et composition
Voie d’administration | Forme posologique/ teneur/ composition | Ingrédients non médicinaux (comprimé) | Ingrédients non médicinaux (pellicule d’enrobage du comprimé) |
| Orale | Comprimé à 50 mg | Cellulose microcristalline 101, cellulose microcristalline 102, croscarmellose sodique, dioxyde de silicium, lactose monohydraté, stéarylfumarate de sodium | Beige : alcool polyvinylique, dioxyde de titane, oxyde de fer jaune, oxyde de fer rouge, polyéthylèneglycol, talc |
| Orale | Comprimé à 100 mg | Blanc : alcool polyvinylique, dioxyde de titane, polyéthylèneglycol, talc | |
| Orale | Comprimé à 150 mg | Jaune : |
Voie d’administration | Forme posologique/ teneur/ composition | Ingrédients non médicinaux (comprimé) | Ingrédients non médicinaux (pellicule d’enrobage du comprimé) |
| alcool polyvinylique, dioxyde de titane, oxyde de fer jaune, polyéthylèneglycol, talc | |||
| Orale | Comprimé à 200 mg | Beige : alcool polyvinylique, dioxyde de titane, oxyde de fer jaune, oxyde de fer rouge, polyéthylèneglycol, talc |
Description
VERZENIO est offert en boîtes de 28 comprimés (deux plaquettes alvéolées de 14 comprimés) en teneurs de 50 mg, de 100 mg, de 150 mg ou de 200 mg.
Le comprimé VERZENIO à 50 mg est beige, de forme ovale modifiée et porte en creux les mentions « Lilly » sur un côté et « 50 » sur l’autre.
Le comprimé VERZENIO à 100 mg est blanc ou presque blanc, de forme ovale modifiée et porte en creux les mentions « Lilly » sur un côté et « 100 » sur l’autre.
Le comprimé VERZENIO à 150 mg est jaune, de forme ovale modifiée et porte en creux les mentions « Lilly » sur un côté et « 150 » sur l’autre.
Le comprimé VERZENIO à 200 mg est beige, de forme ovale modifiée et porte en creux les mentions « Lilly » sur un côté et « 200 » sur l’autre.
7 Mises en garde et précautions
Veuillez voir la section 3 Encadré sur les mises en garde et précautions importantes.
Conduite de véhicules et utilisation de machines
Aucune étude n’a évalué les effets de VERZENIO (abémaciclib) sur la capacité à conduire un véhicule ou à utiliser des machines. Néanmoins, comme des cas de fatigue et d’étourdissements ont été signalés par suite de l’emploi de VERZENIO, les patients doivent faire preuve de prudence lorsqu’ils conduisent un véhicule ou utilisent des machines pendant le traitement par VERZENIO.
Gastro-intestinal
Diarrhée
La diarrhée a été l’effet indésirable le plus souvent signalé chez les patientes atteintes d’un cancer du sein au stade précoce recevant VERZENIO en association avec une endocrinothérapie (tous grades confondus : 83 %, grade 3 : 8 %) et chez celles atteintes d’un cancer du sein métastatique recevant VERZENIO en association avec le létrozole ou l’anastrozole (tous grades confondus : 82 %, grade 3 : 10 %), VERZENIO en association avec le fulvestrant (tous grades confondus : 86 %, grade 3 : 13 %) ou VERZENIO en monothérapie
(tous grades confondus : 90 %, grade 3 : 20 %). On n’a rapporté aucun cas de diarrhée de grade 4 (voir la section 8 Effets indésirables).
L’incidence de la diarrhée a atteint son sommet pendant le premier mois de traitement par VERZENIO. Le délai avant la survenue des épisodes de diarrhée et le délai avant leur rétrocession étaient similaires dans les essais monarchE, MONARCH 3, MONARCH 2 et MONARCH 1 (voir la section 8 Effets indésirables). Le délai médian avant l’apparition du premier épisode de diarrhée variait de 6 à 8 jours, et la durée médiane des épisodes de diarrhée de grade 2 et de grade 3 variait de 6 à 11 jours et de 5 à 8 jours, respectivement. Dans les différents essais, une omission et une réduction de la dose de VERZENIO ont respectivement été nécessaires chez 19 % à 26 % et chez 17 % à 23 % des patientes aux prises avec la diarrhée.
Dès le premier signe de selles molles, les patientes doivent commencer un traitement par des antidiarrhéiques tels que le lopéramide, augmenter l’ingestion de liquides et aviser leur professionnel de la santé pour obtenir des directives supplémentaires et recevoir un suivi approprié. En cas de diarrhée de grade 3 ou 4, ou de diarrhée nécessitant une hospitalisation, interrompre le traitement par VERZENIO jusqu’à ce que le grade de toxicité soit ≤ 1, puis le reprendre à la dose immédiatement inférieure (voir la section 4 Posologie et administration).
Hématologique
Neutropénie
Une neutropénie de grade ≥ 3 a été signalée chez des patientes recevant l’abémaciclib dans le cadre des études sur le cancer du sein au stade précoce et sur le cancer du sein métastatique.
Le nombre de cas de neutropénie tous grades confondus survenus chez les patientes ayant reçu VERZENIO oscillait entre 37 % et 46 % (monarchE, MONARCH 1, MONARCH 2 et MONARCH 3). Par ailleurs, entre 19 % et 32 % des patientes ayant reçu VERZENIO ont présenté une neutropénie de grade ≥ 3 (d’après les résultats des épreuves de laboratoire). Dans les différents essais, le temps médian écoulé avant le premier épisode de neutropénie de grade ≥ 3 variait de 29 à 37 jours et la durée médiane des cas de neutropénie de grade ≥ 3, de 12 à 16 jours (voir la section 8 Effets indésirables).
Une neutropénie fébrile a été signalée chez ≤ 1 % des patientes exposées à VERZENIO dans le cadre des essais MONARCH. Deux décès dus à une septicémie neutropénique ont été observés au cours de MONARCH 2. Informer les patientes de signaler sans tarder tout épisode de fièvre à leur professionnel de la santé (voir la section Renseignements destinés aux patient·e·s).
Une modification de la dose est recommandée en cas de neutropénie de grade 3 ou 4 (voir les sections 4 Posologie et administration et 7 Mises en garde et précautions, Surveillance et tests de laboratoire).
Thromboembolie veineuse
Des événements thromboemboliques veineux, tous grades confondus, ont été signalés chez 2 % à 6 % des patientes traitées par VERZENIO (monarchE, MONARCH 2, MONARCH 3). Les événements thromboemboliques veineux comprenaient la thrombose veineuse profonde (TVP), l’embolie pulmonaire, la thrombose veineuse pelvienne, la thrombose veineuse cérébrale, la thrombose veineuse sous-clavière et axillaire ainsi que la thrombose de la veine
cave inférieure. Dans le cadre du programme de développement clinique, des décès dus à une thromboembolie veineuse ont été signalés (voir la section 8 Effets indésirables).
Une interruption du traitement est recommandée chez les patientes qui sont atteintes d’un cancer du sein au stade précoce et qui présentent un événement thromboembolique veineux tous grades confondus ainsi que chez celles qui sont atteintes d’un cancer du sein métastatique et qui présentent un événement thromboembolique veineux de grade 3 ou 4 (voir la section 4 Posologie et administration).
Événements thromboemboliques artériels
Au cours des études sur le traitement du cancer du sein métastatique, des événements thromboemboliques artériels graves, y compris l’accident ischémique cérébral et l’infarctus du myocarde, ont été signalés plus fréquemment dans les groupes de traitement par VERZENIO lorsqu’il est administré en association avec des endocrinothérapies. Aucun lien de causalité n’a été établi entre le traitement par VERZENIO et un risque accru d’événements thromboemboliques artériels graves. Il faut tenir compte des bienfaits et des risques de la poursuite du traitement par VERZENIO chez les patients qui présentent l’un de ces événements.
Hépatique/biliaire/pancréatique
Hépatotoxicité
Une élévation de grade ≥ 3 des taux d’ALT et d’AST a été signalée chez des patientes sous abémaciclib pendant les études sur le cancer du sein au stade précoce et le cancer du sein métastatique.
Des élévations de grade ≥ 3 des taux d’ALT et d’AST ont respectivement été signalées chez 2 % à 6 % et chez 2 % à 4 % des patientes traitées par VERZENIO (monarchE, MONARCH 2, MONARCH 3) (voir la section 8 Effets indésirables). Dans le cadre des différents essais, le temps médian écoulé avant la survenue d’élévations de grade ≥ 3 du taux d’ALT variait de 57 à 87 jours et le temps médian écoulé avant la rétrocession à un grade < 3 a été de 13 à 14 jours. Le temps médian écoulé avant la survenue d’élévations de grade ≥ 3 du taux d’AST variait de 83 à 185 jours et le temps médian écoulé avant la rétrocession à un grade < 3 variait de 11 à 15 jours.
Une interruption du traitement, une réduction de la dose ou l’arrêt définitif du traitement est recommandé chez les patientes qui présentent une élévation persistante ou récurrente de grade 2, 3 ou 4 du taux de transaminases hépatiques (voir les sections 4 Posologie et administration et 7 Mises en garde et précautions, Surveillance et tests de laboratoire).
Immunitaire
Infections
Des infections ont été signalées à une fréquence plus élevée chez les patientes recevant l’abémaciclib en plus d’une endocrinothérapie que chez celles recevant le placebo en plus d’une endocrinothérapie. Des infections ont également été signalées chez les patientes recevant l’abémaciclib en monothérapie. Des cas d’infection mortels sont survenus chez environ 1 % des patientes des essais MONARCH 1, MONARCH 2 et MONARCH 3.
Surveillance et tests de laboratoire
Vérifier l’hémogramme avant le début du traitement par VERZENIO, toutes les 2 semaines pendant les 2 premiers mois, 1 fois par mois pendant les 2 mois subséquents, puis selon la pertinence clinique. Une modification de la dose est recommandée en cas de neutropénie de grade 3 ou 4 (voir les sections 4 Posologie et administration et 7 Mises en garde et précautions).
Effectuer des tests de la fonction hépatique avant le début du traitement par VERZENIO, toutes les 2 semaines pendant les 2 premiers mois, 1 fois par mois pendant les 2 mois subséquents, puis selon la pertinence clinique (voir les sections 4 Posologie et administration et 7 Mises en garde et précautions).
Surveiller les patients pour déceler tout signe ou symptôme de thrombose veineuse et d’embolie pulmonaire, et administrer le traitement médical approprié (voir les sections 4 Posologie et administration et 7 Mises en garde et précautions).
Surveiller les patients pour déceler tout signe ou symptôme d’infection, et administrer le traitement médical approprié (voir la section 7 Mises en garde et précautions).
Surveiller les patients pour déceler les symptômes pulmonaires évocateurs d’une pneumopathie interstitielle/pneumonite (voir les sections 4 Posologie et administration et 7 Mises en garde et précautions).
Santé reproductive
Il faut conseiller aux femmes aptes à procréer d’utiliser une méthode de contraception très efficace pendant le traitement par VERZENIO et pendant au moins les 3 semaines suivant l’administration de la dernière dose (voir les sections 7.1.1 Grossesse et 16 Toxicologie non clinique).
On recommande aux femmes aptes à procréer de subir un test de grossesse avant de commencer le traitement par VERZENIO.
Fertilité
Des effets cytotoxiques sur l’appareil reproducteur des rats et des chiens mâles indiquent que l’abémaciclib pourrait altérer la fertilité chez les hommes (voir la section 16 Toxicologie non clinique).
Risque tératogène
L’abémaciclib s’est révélé tératogène chez le rat (voir la section 16 Toxicologie non clinique).
Respiratoire
Une pneumopathie interstitielle/pneumonite sévère, mettant la vie en danger ou mortelle peut survenir chez les patients traités par VERZENIO. Dans l’essai monarchE (n = 2 791), parmi les patientes et les patients atteints d’un cancer du sein au stade précoce recevant VERZENIO, 3 % ont présenté une pneumopathie interstitielle/pneumonite de tout grade : 0,4 % ont présenté une pneumopathie interstitielle de grade 3 ou 4 et un cas (< 0,1 %) de pneumopathie interstitielle/pneumonite s’est avéré mortel. Dans les essais cliniques MONARCH 1, MONARCH 2 et MONARCH 3 (n = 900), 3,2 % des patientes atteintes d’un cancer du sein
métastatique recevant VERZENIO ont présenté une pneumopathie interstitielle/pneumonite de tout grade, 0,4 % ont présenté une pneumopathie interstitielle de grade 3 ou 4 et 0,4 % ont présenté une pneumopathie interstitielle/pneumonite mortelle. Le délai médian d’apparition d’une pneumopathie interstitielle/pneumonite était de 6,3 mois après l’instauration du traitement par VERZENIO chez les patientes atteintes d’un cancer du sein au stade précoce et de 8,2 mois chez celles atteintes d’un cancer du sein métastatique.
D’autres causes potentielles de pneumopathie interstitielle/pneumonite doivent être exclues. Une interruption du traitement ou une réduction de la dose est recommandée chez les patients qui présentent une pneumopathie interstitielle/pneumonite de grade 2 persistante ou récurrente. Cesser définitivement le traitement par VERZENIO chez tous les patients qui présentent une pneumopathie interstitielle/pneumonite de grade 3 ou 4 (voir la section 4 Posologie et administration).
7.1 Populations particulières
7.1.1 Grossesse
Aucune donnée n’a été recueillie chez l’être humain pour documenter les risques associés à l’utilisation de VERZENIO chez des femmes enceintes. Durant les études chez les animaux, l’abémaciclib a été tératogène et a causé une réduction du poids fœtal à des expositions maternelles semblables à celle observée chez l’être humain exposé à la dose recommandée en clinique (voir la section 16 Toxicologie non clinique). D’après les résultats obtenus chez les animaux et son mode d’action, VERZENIO peut causer du tort au fœtus s’il est administré à une femme enceinte.
Il faut informer les femmes enceintes ou celles qui deviennent enceintes pendant le traitement par VERZENIO des dangers potentiels pour le fœtus (voir la section 16 Toxicologie non clinique).
7.1.2 Allaitement
On ignore si l’abémaciclib ou ses métabolites sont excrétés dans le lait maternel humain. Comme de nombreux médicaments sont excrétés dans le lait maternel humain et comme VERZENIO est susceptible d’avoir des effets indésirables graves chez les bébés nourris au sein, avertir les femmes de ne pas allaiter pendant un traitement par VERZENIO et pendant au moins 3 semaines après l’administration de la dernière dose.
7.1.3 Enfants
Enfants (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité de VERZENIO a été évaluée au cours de trois essais de phase III à répartition aléatoire et d’un essai de phase II à un seul groupe menés chez des patientes atteintes d’un cancer du sein localement avancé ou métastatique RH positif et HER2 négatif.
Les effets indésirables les plus fréquents signalés dans toute étude chez ≥ 20 % des patientes recevant l’abémaciclib en association avec une endocrinothérapie ou en monothérapie ont été la diarrhée, la neutropénie, la fatigue, les infections, les nausées, les vomissements, la douleur abdominale, l’appétit diminué, l’anémie, l’alopécie, la leucopénie, les céphalées et la thrombocytopénie.
Les effets indésirables graves les plus fréquents signalés dans toute étude chez les patientes recevant l’abémaciclib en association avec une endocrinothérapie ou en monothérapie ont été la pneumonie, la sepsie, l’embolie pulmonaire, la thrombose veineuse profonde, la diarrhée, la neutropénie, l’anémie et la pneumonite; ces effets, dont la fréquence différait d’une étude à l’autre, ont été signalés chez 0,1 % à 2,1 % des patientes.
| Parmi les 2 791 patientes et patients qui ont reçu VERZENIO au cours de l’essai monarchE | |
| (portant sur le cancer du sein au stade précoce), 15,4 % avaient 65 ans ou plus. | |
Aucune différence globale quant à l’innocuité ou à l’efficacité de VERZENIO n’a été observée entre ces patients et les patients plus jeunes.
Parmi les 900 patientes qui ont reçu VERZENIO au cours des essais MONARCH 1, MONARCH 2 et MONARCH 3 (portant sur le cancer du sein métastatique), 38 % avaient 65 ans ou plus. Aucune différence globale quant à l’innocuité ou à l’efficacité de VERZENIO n’a été observée entre ces patientes et les patientes plus jeunes; cependant, les analyses de sous-groupes réalisées dans le cadre des études cliniques ont montré que les patientes de 65 ans ou plus ont signalé plus d’effets indésirables hématologiques, de cas d’hypokaliémie (y compris d’hypokaliémie de grade 3), d’hypocalcémie, d’infections de grade ≥ 3, d’appétit diminué et d’élévation de la créatinine sanguine, comparativement aux patientes plus jeunes.
Les analyses pharmacocinétiques de population regroupant les données des essais monarchE, MONARCH 2 et MONARCH 3 ont démontré que l’exposition des patientes d’Asie de l’Est à l’abémaciclib n’est pas significativement différente de celle des patientes d’autres races; toutefois, des fréquences supérieures d’effets indésirables (tous grades confondus et grade ≥ 3) tels qu’une élévation du taux d’ALT, une élévation du taux d’AST et une neutropénie ont été signalées chez les patientes d’Asie de l’Est comparativement aux patientes de race blanche dans les analyses de sous-groupes des données des essais monarchE, MONARCH 2 et MONARCH 3. Aucun ajustement posologique de l’abémaciclib n’est nécessaire en fonction de la race.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter le taux observé dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Cancer du sein au stade précoce – Association avec une endocrinothérapie
L’innocuité de VERZENIO (150 mg 2 fois par jour) administré en plus d’une endocrinothérapie a été évaluée dans l’essai monarchE, un essai ouvert de phase III à répartition aléatoire (1:1) [voir la section 14 Études cliniques]. Les données décrites ci-après reflètent l’exposition à VERZENIO chez 2 791 des 5 591 adultes, hommes et femmes, atteints d’un cancer du sein au stade précoce RH positif et HER2 avec atteinte ganglionnaire, qui présentaient un risque élevé de récidive de la maladie et qui ont reçu au moins 1 dose de VERZENIO en plus d’une endocrinothérapie. Le choix de l’agent pour l’endocrinothérapie standard, comme le tamoxifène
ou un inhibiteur de l’aromatase, avec ou sans suppression ovarienne ou androgénique, conformément à la pratique courante, était déterminé par l’investigateur. Les patientes et les patients ayant des antécédents d’événement thromboembolique veineux n’étaient pas admissibles à l’étude.
Au moment de l’analyse finale de la survie globale, la durée médiane du suivi dans le groupe recevant conjointement VERZENIO et l’endocrinothérapie était de 76 mois pour VERZENIO et pour le traitement endocrinien. Le taux médian d’adhésion au schéma posologique s’établissait à 98 % pour VERZENIO.
Des effets indésirables ont entraîné une réduction de la dose chez 44 % des personnes traitées par VERZENIO + endocrinothérapie; les effets indésirables en cause ont été le plus souvent la diarrhée (17 %) et la neutropénie (8 %).
Dans le groupe VERZENIO + endocrinothérapie, un abandon définitif du traitement par VERZENIO en raison d’un effet indésirable a été signalé chez 19 % des patients, dont 6 % ont cessé de prendre les deux médicaments à l’étude. Parmi les patientes et les patients qui ne recevaient que l’endocrinothérapie, 1,1 % ont abandonné leur traitement de façon définitive en raison d’un effet indésirable. Les effets indésirables les plus fréquents ayant mené à l’abandon définitif du traitement chez des patientes et des patients recevant VERZENIO comprenaient la diarrhée (5 %), la fatigue (2 %) et la neutropénie (0,9 %).
Des décès survenus pendant le traitement ou le suivi de 30 jours, toutes causes confondues, ont été signalés, soit 21 décès (0,8 %) chez des patientes et des patients recevant VERZENIO + endocrinothérapie, comparativement à 20 décès (0,7 %) chez des patientes et des patients n’ayant reçu que l’endocrinothérapie. Les causes des décès survenus pendant le traitement et pendant le suivi de 30 jours chez les patientes et les patients sous VERZENIO + endocrinothérapie étaient les suivantes : arrêt cardiaque (n = 1), insuffisance cardiaque (n = 2), infarctus du myocarde (n = 1), fibrillation ventriculaire (n = 1), hémorragie cérébrale (n = 1), accident vasculaire cérébral (n = 1), pneumonite (n = 1), hypoxie (n = 1), diarrhée (n = 1), thrombose de l’artère mésentérique (n = 1), détérioration générale de l’état de santé physique (n = 1), pneumonie COVID-19 (n = 1), suspicion de COVID-19 (n = 2) et pathologie étudiée (n = 6).
Le profil d’innocuité chez les hommes traités par VERZENIO en association avec l’endocrinothérapie correspond à celui observé chez les femmes.
Les effets indésirables signalés à une fréquence ≥ 10 % et supérieure chez les personnes qui ont reçu VERZENIO en plus de l’endocrinothérapie comparativement à celles ayant reçu l’endocrinothérapie seule au cours de l’essai monarchE sont énumérés au tableau 9.
Tableau 9 – Effets indésirables signalés à une fréquence ≥ 10 % et supérieure chez les patientes et les patients qui ont reçu VERZENIO en plus de l’endocrinothérapie comparativement à ceux ayant reçu l’endocrinothérapie seule au cours de l’essai monarchE
| Effet indésirable | VERZENIO + endocrinothérapie N = 2 791 | Endocrinothérapie seule N = 2 800 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Affections hématologiques et du système lymphatique | ||||||
| Neutropénie | 46 | 19 | < 1 | 6 | < 1 | < 1 |
| Leucopénie | 38 | 11 | < 1 | 7 | < 1 | 0 |
| Anémie | 25 | 2 | < 1 | 4 | < 1 | < 1 |
| Lymphopénie | 14 | 5 | < 1 | 3 | < 1 | 0 |
| Thrombocytopénie | 13 | 1 | < 1 | 2 | < 1 | < 1 |
| Affections gastro-intestinales | ||||||
| Diarrhéea | 84 | 8 | 0 | 9 | < 1 | 0 |
| Nausées | 30 | < 1 | 0 | 9 | < 1 | 0 |
| Vomissements | 18 | < 1 | 0 | 5 | < 1 | 0 |
| Stomatite | 16 | < 1 | 0 | 6 | 0 | 0 |
| Troubles généraux et anomalies au site d’administration | ||||||
| Fatigue | 41 | 3 | 0 | 18 | < 1 | 0 |
| Infections et infestations | ||||||
| Infectionsb,c | 52 | 5 | < 1 | 39 | 3 | < 1 |
| Investigations | ||||||
Alanine aminotransférase augmentée | 13 | 3 | < 1 | 6 | < 1 | 0 |
Aspartate aminotransférase augmentée | 12 | 2 | < 1 | 5 | < 1 | 0 |
| Troubles du métabolisme et de la nutrition | ||||||
| Appétit diminué | 12 | < 1 | 0 | 3 | < 1 | 0 |
| Affections du système nerveux | ||||||
| Céphalées | 20 | < 1 | 0 | 15 | < 1 | 0 |
| Étourdissements | 11 | < 1 | 0 | 7 | < 1 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||||
| Rash | 11 | < 1 | 0 | 5 | 0 | 0 |
| Alopécie | 11 | 0 | 0 | 3 | 0 | 0 |
a Un cas de grade 5 a été signalé dans le groupe VERZENIO + endocrinothérapie.
b Huit cas de grade 5 ont été signalés; trois dans le groupe VERZENIO + endocrinothérapie et cinq dans le groupe endocrinothérapie seule.
c Englobe tous les termes préférentiels signalés faisant partie de la discipline médicale « Infections et infestations ». Les infections les plus courantes (> 5 %) comprennent l’infection des voies respiratoires supérieures, l’infection des voies urinaires et la rhinopharyngite.
Les autres effets indésirables signalés dans le cadre de l’essai monarchE chez les patientes et les patients traités par VERZENIO incluent les suivants :
- Prurit (9 %)
- Dyspepsie (8 %)
- Trouble unguéal (6 %)
- Sécrétion lacrymale augmentée (6 %)
- Dysgueusie (5 %)
- Événements thromboemboliques veineux (y compris l’embolie pulmonaire) [3 %]
Les effets indésirables de grade 3 ou 4 signalés le plus souvent (fréquence ≥ 5 %) ont été la neutropénie, la leucopénie, la diarrhée, les infections et la lymphopénie.
L’incidence de la diarrhée a atteint son sommet pendant le premier mois de traitement par VERZENIO, et a été plus faible par la suite. Le délai médian avant le premier épisode de diarrhée a été de 8 jours, et les durées médianes de la diarrhée de grade 2 et de grade 3 ont été de 6 jours et de 5 jours, respectivement. Dans la plupart des cas (96 %), un traitement de soutien seul ou associé à des modifications de la dose de VERZENIO a permis de faire disparaître ou rétrocéder la diarrhée (voir la section 4 Posologie et administration ainsi que la section Renseignements destinés aux patient·e·s). Le délai médian avant la première réduction de la dose en raison de la diarrhée a été de 55 jours. Une omission de la dose a été nécessaire chez 23 % des patientes et des patients aux prises avec la diarrhée.
Cancer du sein métastatique – VERZENIO en association avec un inhibiteur de l’aromatase
L’innocuité de VERZENIO (150 mg 2 fois par jour) administré en plus de l’anastrozole (1 mg/jour) ou du létrozole (2,5 mg/jour) a été évaluée dans l’essai MONARCH 3, un essai de phase III contrôlé par placebo, à répartition aléatoire (2:1) et à double insu (voir la section 14 Études cliniques). Les données décrites ci-après reflètent l’exposition à VERZENIO chez 327 des 488 patientes atteintes d’un cancer du sein métastatique RH positif et HER2 négatif qui ont reçu au moins 1 dose de VERZENIO en plus de l’anastrozole ou du létrozole. Les patientes ont été réparties de façon aléatoire pour recevoir VERZENIO en association avec l’anastrozole ou le létrozole ou un placebo en association avec l’anastrozole ou le létrozole. La durée médiane du traitement a été de 15,3 mois dans le groupe VERZENIO et de 13,9 mois dans le groupe placebo.
Un effet indésirable a entraîné une réduction de la dose chez 47 % des patientes traitées par VERZENIO en plus d’un inhibiteur de l’aromatase non stéroïdien (IANS); l’effet indésirable en cause a été le plus souvent la diarrhée (14 %) et la neutropénie (13 %), pour lesquelles la fréquence s’est élevée respectivement à 2 % et à 0,6 % chez les patientes qui recevaient le placebo et un IANS.
Un abandon définitif du traitement à l’étude en raison d’un effet indésirable a été signalé chez 17 % des patientes recevant VERZENIO en plus d’un inhibiteur de l’aromatase et chez 3 % des patientes recevant le placebo en plus d’un inhibiteur de l’aromatase. Les effets indésirables
ayant mené à l’abandon définitif du traitement chez des patientes recevant VERZENIO en plus d’un inhibiteur de l’aromatase comprenaient l’élévation du taux d’alanine aminotransférase (ALT) (1,8 %), l’infection pulmonaire (1,8 %), la diarrhée (1,2 %) et les événements thromboemboliques veineux (1,2 %).
Des décès survenus pendant le traitement ou moins de 30 jours après l’arrêt du traitement ont été signalés, soit 15 décès (4,6 %) chez des patientes recevant VERZENIO en plus d’un IANS (11 [3,4 %] des suites d’effets indésirables et 4 [1,2 %] des suites de la pathologie étudiée) et 3 décès (2 %) chez des patientes recevant le placebo et un IANS (2 [1,2 %] des suites d’effets indésirables et 1 [0,6 %] des suites de la pathologie étudiée). Les causes du décès des patientes recevant VERZENIO en plus d’un inhibiteur de l’aromatase ont été les suivantes : maladie sous-jacente dans 4 cas (1,2 %), infection pulmonaire dans 4 cas (1,2 %), événement thromboembolique veineux dans 2 cas (0,6 %), insuffisance respiratoire dans 2 cas (0,6 %), ischémie cérébrale dans 1 cas (0,3 %), accident vasculaire cérébral dans 1 cas (0,3 %) et pneumonite dans 1 cas (0,3 %).
Les effets indésirables survenus pendant le traitement signalés à une fréquence ≥ 5 % et supérieure chez les patientes qui ont reçu VERZENIO en plus de l’anastrozole ou du létrozole comparativement à celles ayant reçu le placebo en plus de l’anastrozole ou du létrozole au cours de l’essai MONARCH 3 sont énumérés au tableau 10.
Tableau 10 – Effets indésirables survenus pendant le traitement (à une fréquence ≥ 5 % et supérieure chez les patientes recevant VERZENIO en plus de l’anastrozole ou du létrozole versus celles recevant le placebo en plus de l’anastrozole ou du létrozole) au cours de l’essai MONARCH 3
Effet indésirable survenu pendant le traitement | VERZENIO + anastrozole ou létrozole N = 327 | Placebo + anastrozole ou létrozole N = 161 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Affections hématologiques et du système lymphatique | ||||||
| Neutropénie | 44 | 22 | 2 | 2 | < 1 | < 1 |
| Anémie | 32 | 7 | 0 | 8 | 1 | 0 |
| Leucopénie | 22 | 8 | < 1 | 3 | 0 | < 1 |
| Thrombocytopénie | 13 | 2 | < 1 | 3 | < 1 | 0 |
| Lymphopénie | 7 | 3 | 0 | 4 | 0 | 0 |
| Affections oculaires | ||||||
| Sécrétion lacrymale augmentée | 7 | 0 | 0 | < 1 | 0 | 0 |
| Sécheresse oculaire | 5 | 0 | 0 | < 1 | 0 | 0 |
| Affections gastro-intestinales | ||||||
| Diarrhée | 82 | 10 | 0 | 32 | 1 | 0 |
| Nausées | 41 | 1 | 0 | 21 | 1 | 0 |
| Douleur abdominale | 31 | 2 | 0 | 13 | 1 | 0 |
| Vomissements | 30 | 2 | 0 | 13 | 3 | 0 |
| Constipation | 17 | < 1 | 0 | 14 | 0 | 0 |
| Stomatite | 13 | 0 | 0 | 11 | 0 | 0 |
Effet indésirable survenu pendant le traitement | VERZENIO + anastrozole ou létrozole N = 327 | Placebo + anastrozole ou létrozole N = 161 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Dyspepsie | 8 | 0 | 0 | 3 | 0 | 0 |
| Bouche sèche | 5 | 0 | 0 | 3 | 0 | 0 |
| Troubles généraux et anomalies au site d’administration | ||||||
| Fatigue | 41 | 2 | 0 | 34 | 0 | 0 |
| Maladie grippale | 12 | 0 | 0 | 9 | 0 | 0 |
| Œdème périphérique | 10 | 0 | 0 | 6 | 0 | 0 |
| Douleur | 8 | < 1 | 0 | 7 | 0 | 0 |
| Infections et infestations | ||||||
Infection des voies respiratoires supérieures | 10 | 0 | 0 | 6 | 0 | 0 |
| Infection pulmonaire | 7 | 2 | < 1 | 3 | 0 | 0 |
| Lésions, intoxications et complications liées aux procédures | ||||||
| Chute | 6 | < 1 | 0 | 3 | < 1 | 0 |
| Investigations | ||||||
| Créatinine sanguine augmentée | 21 | 2 | < 1 | 4 | 0 | 0 |
Alanine aminotransférase augmentée | 17 | 6 | < 1 | 8 | 2 | 0 |
Aspartate aminotransférase augmentée | 17 | 4 | 0 | 8 | 1 | 0 |
| Poids diminué | 11 | < 1 | 0 | 3 | < 1 | 0 |
| Phosphatase alcaline sanguine augmentée | 6 | < 1 | 0 | 4 | < 1 | 0 |
| Troubles du métabolisme et de la nutrition | ||||||
| Appétit diminué | 26 | 2 | 0 | 11 | < 1 | 0 |
| Hypokaliémie | 9 | 3 | < 1 | 1 | 0 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||||
| Douleur osseuse | 10 | 0 | 0 | 9 | 0 | 0 |
| Faiblesse musculaire | 5 | 0 | 0 | 4 | < 1 | 0 |
| Affections du système nerveux | ||||||
| Céphalées | 20 | < 1 | 0 | 16 | 0 | 0 |
| Étourdissements | 14 | < 1 | 0 | 11 | 0 | 0 |
| Neuropathie | 11 | < 1 | 0 | 10 | 0 | 0 |
| Dysgueusie | 10 | 0 | 0 | 3 | 0 | 0 |
| Affections respiratoires, thoraciques et médiastinales | ||||||
| Toux | 15 | 0 | 0 | 12 | 0 | 0 |
| Dyspnée | 12 | < 1 | < 1 | 7 | < 1 | 0 |
Effet indésirable survenu pendant le traitement | VERZENIO + anastrozole ou létrozole N = 327 | Placebo + anastrozole ou létrozole N = 161 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Affections de la peau et du tissu sous-cutané | ||||||
| Alopécie | 28 | 0 | 0 | 11 | 0 | 0 |
| Rash | 15 | < 1 | 0 | 5 | 0 | 0 |
| Prurit | 14 | 0 | 0 | 9 | 0 | 0 |
| Peau sèche | 10 | 0 | 0 | 3 | 0 | 0 |
| Striures unguéales | 5 | 0 | 0 | 1 | 0 | 0 |
| Affections vasculaires | ||||||
| Hypertension | 7 | 3 | 0 | 6 | < 1 | 0 |
Événement thromboembolique veineuxa | 6 | 2 | < 1 | < 1 | 0 | < 1 |
a Les événements thromboemboliques veineux comprenaient la thrombose veineuse profonde (TVP), l’embolie pulmonaire et la thrombose veineuse pelvienne.
Les effets indésirables de grade 3 ou 4 signalés le plus souvent (fréquence ≥ 5 %) ont été la neutropénie, la diarrhée, la leucopénie, l’ALT augmentée et l’anémie.
L’incidence de la diarrhée a atteint son sommet pendant le premier mois de traitement par VERZENIO, et a été plus faible par la suite. Le délai médian avant le premier épisode de diarrhée a été de 8 jours, et les durées médianes de la diarrhée de grade 2 et de grade 3 ont été de 12 jours et de 8 jours, respectivement. Dans la plupart des cas (89 %), un traitement de soutien seul ou associé à des modifications de la dose de VERZENIO a permis de faire disparaître ou rétrocéder la diarrhée (voir la section 4 Posologie et administration ainsi que la section Renseignements destinés aux patient·e·s). Le délai médian avant la première réduction de la dose en raison de la diarrhée a été de 41 jours. Une omission de la dose a été nécessaire chez 19 % des patientes aux prises avec la diarrhée.
Cancer du sein métastatique – En association avec le fulvestrant
L’innocuité de VERZENIO (150 mg 2 fois par jour) administré en plus du fulvestrant (500 mg) a été évaluée dans l’essai MONARCH 2, un essai de phase III contrôlé par placebo, à répartition aléatoire (2:1) et à double insu (voir la section 14 Études cliniques). Les données décrites ci-après reflètent l’exposition à VERZENIO chez 441 des 664 patientes atteintes d’un cancer du sein métastatique RH positif et HER2 négatif qui ont reçu au moins 1 dose de VERZENIO en plus du fulvestrant pendant l’essai MONARCH 2. Les patientes ont été réparties de façon aléatoire pour recevoir VERZENIO en association avec le fulvestrant ou un placebo en association avec le fulvestrant.
La durée médiane du traitement a été de 12 mois dans le groupe VERZENIO plus fulvestrant et de 8 mois dans le groupe placebo plus fulvestrant.
Un effet indésirable a entraîné une réduction de la dose chez 43 % des patientes traitées par VERZENIO en plus du fulvestrant. Les effets indésirables le plus souvent signalés qui ont entraîné une réduction de la dose ont été la diarrhée (19 %) et la neutropénie (10 %).
Un abandon définitif du traitement à l’étude en raison d’un effet indésirable a été signalé chez 9 % des patientes recevant VERZENIO en plus du fulvestrant et chez 3 % des patientes recevant le placebo en plus du fulvestrant. Les effets indésirables ayant mené à l’abandon définitif du traitement chez ≥ 1 % des patientes du groupe VERZENIO plus fulvestrant ont été l’infection (1,6 %), la diarrhée (1,4 %) et l’hépatotoxicité (0,9 %).
Des décès survenus pendant le traitement ou moins de 30 jours après l’arrêt du traitement ont été signalés, soit 14 décès (3,2 %) chez des patientes recevant VERZENIO en plus du fulvestrant, et 10 décès (4,5 %) chez des patientes recevant le placebo en plus du fulvestrant. Les causes du décès des patientes recevant VERZENIO en plus du fulvestrant ont été les suivantes : maladie sous-jacente dans 5 cas (1,1 %), septicémie dans 3 cas (0,7 %), infarctus cérébral dans 1 cas (0,2 %), insuffisance hépatique dans 1 cas (0,2 %), hépatotoxicité dans 1 cas (0,2 %), infection pulmonaire dans 1 cas (0,2 %), syndrome de défaillance multiviscérale dans 1 cas (0,2 %) et pneumonite dans 1 cas (0,2 %).
Les effets indésirables survenus pendant le traitement signalés à une fréquence ≥ 5 % et supérieure chez les patientes qui ont reçu VERZENIO en plus du fulvestrant, comparativement à celles ayant reçu le placebo en plus du fulvestrant au cours de l’essai MONARCH 2 sont énumérés au tableau 11.
Tableau 11 – Effets indésirables survenus pendant le traitement (à une fréquence ≥ 5 % et supérieure chez les patientes recevant VERZENIO en plus du fulvestrant versus celles recevant le placebo en plus du fulvestrant) au cours de l’essai MONARCH 2
Effet indésirable survenu pendant le traitement | VERZENIO + fulvestrant N = 441 | Placebo + fulvestrant N = 223 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Affections hématologiques et du système lymphatique | ||||||
| Neutropénie | 46 | 24 | 3 | 4 | 1 | < 1 |
| Anémie | 29 | 7 | < 1 | 4 | < 1 | 0 |
| Leucopénie | 28 | 9 | < 1 | 2 | 0 | 0 |
| Thrombocytopénie | 16 | 2 | 1 | 3 | 0 | < 1 |
| Lymphopénie | 7 | 3 | < 1 | < 1 | 0 | 0 |
| Affections oculaires | ||||||
| Sécrétion lacrymale augmentée | 7 | < 1 | 0 | 1 | 0 | 0 |
| Affections gastro-intestinales | ||||||
| Diarrhée | 86 | 13 | 0 | 25 | < 1 | 0 |
| Nausées | 45 | 3 | 0 | 23 | < 1 | 0 |
| Douleur abdominale | 35 | 3 | 0 | 16 | < 1 | 0 |
Effet indésirable survenu pendant le traitement | VERZENIO + fulvestrant N = 441 | Placebo + fulvestrant N = 223 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Vomissements | 26 | < 1 | 0 | 10 | 2 | 0 |
| Stomatite | 15 | < 1 | 0 | 10 | 0 | 0 |
| Bouche sèche | 7 | 0 | 0 | 6 | 0 | 0 |
| Dyspepsie | 6 | 0 | 0 | 5 | 0 | 0 |
| Troubles généraux et anomalies au site d’administration | ||||||
| Fatigue | 40 | 3 | 0 | 27 | < 1 | 0 |
| Œdème périphérique | 12 | 0 | 0 | 7 | 0 | 0 |
| Pyrexie | 11 | < 1 | < 1 | 6 | < 1 | 0 |
| Maladie grippale | 8 | 0 | 0 | 7 | 0 | 0 |
| Frissons | 6 | 0 | 0 | < 1 | 0 | 0 |
| Douleur | 5 | 0 | 0 | 4 | 0 | 0 |
| Infections et infestations | ||||||
| Infection des voies respiratoires supérieures | 11 | 0 | 0 | 8 | < 1 | 0 |
| Infection des voies urinaires | 9 | < 1 | 0 | 3 | 0 | 0 |
| Investigations | ||||||
Alanine aminotransférase augmentée | 13 | 4 | < 1 | 5 | 2 | 0 |
Aspartate aminotransférase augmentée | 12 | 2 | 0 | 7 | 3 | 0 |
| Créatinine sanguine augmentée | 12 | < 1 | 0 | < 1 | 0 | 0 |
| Poids diminué | 10 | < 1 | 0 | 2 | < 1 | 0 |
| Phosphatase alcaline sanguine augmentée | 5 | 1 | 0 | 3 | 0 | 0 |
| Troubles du métabolisme et de la nutrition | ||||||
| Appétit diminué | 27 | 1 | 0 | 12 | < 1 | 0 |
| Hypokaliémie | 7 | 3 | < 1 | 2 | < 1 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||||
| Faiblesse musculaire | 11 | < 1 | 0 | 6 | 0 | 0 |
| Douleur aux extrémités | 8 | < 1 | 0 | 3 | < 1 | 0 |
| Myalgie | 8 | 0 | 0 | 6 | 0 | 0 |
| Affections du système nerveux | ||||||
| Céphalées | 20 | < 1 | 0 | 15 | < 1 | 0 |
Effet indésirable survenu pendant le traitement | VERZENIO + fulvestrant N = 441 | Placebo + fulvestrant N = 223 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Dysgueusie | 18 | 0 | 0 | 3 | 0 | 0 |
| Étourdissements | 13 | < 1 | 0 | 6 | 0 | 0 |
| Affections psychiatriques | ||||||
| Dépression | 5 | 0 | 0 | 4 | < 1 | 0 |
| Affections respiratoires, thoraciques et médiastinales | ||||||
| Toux | 13 | 0 | 0 | 11 | 0 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||||
| Alopécie | 16 | 0 | 0 | 2 | 0 | 0 |
| Prurit | 13 | 0 | 0 | 6 | 0 | 0 |
| Rash | 11 | 1 | 0 | 5 | 0 | 0 |
| Peau sèche | 9 | 0 | 0 | 1 | 0 | 0 |
| Dermatite acnéiforme | 5 | < 1 | 0 | 2 | 0 | 0 |
| Striures unguéales | 5 | 0 | 0 | 0 | 0 | 0 |
| Affections vasculaires | ||||||
Événement thromboembolique veineuxa | 5 | 2 | < 1 | < 1 | < 1 | 0 |
a Les événements thromboemboliques veineux comprenaient la thrombose veineuse profonde (TVP), l’embolie pulmonaire, la thrombose du sinus veineux cérébral, la thrombose de la veine axillaire et de la veine sous-clavière, et la thrombose veineuse profonde touchant la veine cave inférieure.
Les effets indésirables de grade 3 ou 4 signalés le plus souvent (fréquence ≥ 5 %) ont été la neutropénie, la diarrhée, la leucopénie, l’anémie et les infections.
L’incidence de la diarrhée a atteint son sommet pendant le premier mois de traitement par VERZENIO, et a été plus faible par la suite. Le délai médian avant le premier épisode de diarrhée a été de 6 jours, et les durées médianes de la diarrhée de grade 2 et de grade 3 ont été de 9 jours et de 6 jours, respectivement. Dans la plupart des cas (85 %), un traitement de soutien seul ou associé à des modifications de la dose de VERZENIO a permis de faire disparaître ou rétrocéder la diarrhée (voir la section 4 Posologie et administration ainsi que la section Renseignements destinés aux patient·e·s). Le délai médian avant la première réduction de la dose en raison de la diarrhée a été de 29 jours. Une omission de la dose a été nécessaire chez 22 % des patientes aux prises avec la diarrhée.
Cancer du sein métastatique – En monothérapie
L’innocuité de VERZENIO (200 mg 2 fois par jour) a été évaluée dans l’essai multicentrique ouvert de phase II à un seul groupe MONARCH 1 (voir la section 14 Études cliniques). Les données décrites ci-après reflètent l’exposition à VERZENIO chez 132 patientes atteintes d’un cancer du sein métastatique RH positif et HER2 négatif mesurable. La durée médiane du traitement a été de 4,6 mois.
Un effet indésirable a entraîné une réduction de la dose chez 49 % des patientes traitées par VERZENIO en monothérapie. Les effets indésirables les plus fréquents à l’origine d’une réduction de la dose ont été la diarrhée (20 %), la neutropénie (11 %) et la fatigue (9 %).
Au total, 3 décès (2 %) survenus pendant le traitement ou moins de 30 jours après l’arrêt du traitement pour cause d’effets indésirables ont été signalés. Les causes du décès de ces patientes ont été respectivement une pneumonite, une septicémie et une infection pulmonaire.
Les effets indésirables survenus pendant le traitement signalés à une fréquence ≥ 5 % chez les patientes qui ont reçu VERZENIO en monothérapie au cours de l’essai MONARCH 1 sont énumérés au tableau 12.
Tableau 12 – Effets indésirables survenus pendant le traitement (à une fréquence ≥ 5 % chez les patientes recevant VERZENIO en monothérapie) au cours de l’essai MONARCH 1
Effet indésirable survenu pendant le traitement | VERZENIO en monothérapie N = 132 | ||||
Tous les gradesa % | Grade 1 % | Grade 2 % | Grade 3 % | Grade 4 % | |
| Affections hématologiques et du système lymphatique | |||||
| Neutropénie | 37 | 2 | 11 | 19 | 5 |
| Anémie | 25 | 8 | 12 | 5 | 0 |
| Thrombocytopénie | 21 | 10 | 7 | 4 | 0 |
| Leucopénie | 17 | 2 | 9 | 5 | < 1 |
| Affections oculaires | |||||
| Sécrétion lacrymale augmentée | 8 | 7 | < 1 | 0 | 0 |
| Sécheresse oculaire | 5 | 5 | 0 | 0 | 0 |
| Affections gastro-intestinales | |||||
| Diarrhée | 90 | 42 | 29 | 20 | 0 |
| Nausées | 64 | 39 | 21 | 5 | 0 |
| Douleur abdominale | 39 | 22 | 14 | 2 | 0 |
| Vomissements | 35 | 23 | 11 | 2 | 0 |
| Constipation | 17 | 13 | 4 | < 1 | 0 |
| Bouche sèche | 14 | 12 | 2 | 0 | 0 |
| Stomatite | 14 | 11 | 2 | 0 | 0 |
| Dyspepsie | 8 | 7 | 2 | 0 | 0 |
| Flatulences | 5 | 5 | < 1 | 0 | 0 |
| Reflux gastro-œsophagien | 5 | 5 | 0 | 0 | 0 |
| Troubles généraux et anomalies au site d’administration | |||||
| Fatigue | 65 | 21 | 31 | 13 | 0 |
| Douleur | 20 | 11 | 7 | 2 | 0 |
| Pyrexie | 11 | 10 | < 1 | 0 | 0 |
Effet indésirable survenu pendant le traitement | VERZENIO en monothérapie N = 132 | ||||
Tous les gradesa % | Grade 1 % | Grade 2 % | Grade 3 % | Grade 4 % | |
| Œdème périphérique | 8 | 5 | 2 | 0 | 0 |
| Frissons | 6 | 5 | < 1 | 0 | 0 |
| Infections et infestations | |||||
| Infection des voies respiratoires supérieures | 8 | < 1 | 6 | < 1 | 0 |
| Infection des voies urinaires | 8 | 0 | 8 | 0 | 0 |
| Investigations | |||||
| Poids diminué | 14 | 10 | 4 | 0 | 0 |
| Créatinine sanguine augmentée | 13 | 5 | 8 | < 1 | 0 |
Aspartate aminotransférase augmentée | 8 | 5 | < 1 | 2 | 0 |
Alanine aminotransférase augmentée | 7 | 4 | 2 | < 1 | 0 |
| Troubles du métabolisme et de la nutrition | |||||
| Appétit diminué | 46 | 28 | 14 | 3 | 0 |
| Déshydratation | 10 | 2 | 5 | 2 | 0 |
| Hypokaliémie | 5 | 2 | 2 | 2 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | |||||
| Dorsalgie | 11 | 7 | 4 | < 1 | 0 |
| Arthralgie | 8 | 6 | 2 | 0 | 0 |
| Douleur osseuse | 7 | 5 | < 1 | < 1 | 0 |
| Faiblesse musculaire | 7 | 2 | 3 | 2 | 0 |
| Myalgie | 5 | 4 | 2 | 0 | 0 |
| Douleur aux extrémités | 5 | 4 | < 1 | 0 | 0 |
| Affections du système nerveux | |||||
| Céphalées | 21 | 14 | 7 | 0 | 0 |
| Dysgueusie | 12 | 11 | 2 | 0 | 0 |
| Étourdissements | 11 | 10 | 2 | 0 | 0 |
| Neuropathie | 8 | 5 | 2 | 0 | 0 |
| Affections psychiatriques | |||||
| Anxiété | 5 | 4 | 2 | 0 | 0 |
| Insomnie | 5 | 3 | 2 | 0 | 0 |
| Affections respiratoires, thoraciques et médiastinales | |||||
| Toux | 19 | 15 | 4 | 0 | 0 |
| Dyspnée | 14 | 5 | 5 | 3 | < 1 |
| Douleur oropharyngée | 6 | 5 | < 1 | 0 | 0 |
Effet indésirable survenu pendant le traitement | VERZENIO en monothérapie N = 132 | ||||
Tous les gradesa % | Grade 1 % | Grade 2 % | Grade 3 % | Grade 4 % | |
| Syndrome de toux touchant les voies aériennes supérieures | 5 | 5 | 0 | 0 | 0 |
| Rhinite allergique | 5 | 5 | 0 | 0 | 0 |
| Affections de la peau et du tissu sous-cutané | |||||
| Alopécie | 12 | 10 | 2 | 0 | 0 |
| Peau sèche | 9 | 8 | < 1 | 0 | 0 |
| Rash | 8 | 7 | 0 | 2 | 0 |
| Prurit | 8 | 6 | < 1 | < 1 | 0 |
a Se reporter à la version 4.03 des critères terminologiques courants pour les effets indésirables
(CTCAE) du National Cancer Institute (NCI) pour chaque grade de toxicité.
Les effets indésirables de grade 3 ou 4 signalés le plus souvent (fréquence ≥ 5 %) ont été la neutropénie, la diarrhée, la fatigue, la leucopénie, l’anémie et les nausées.
L’incidence de la diarrhée a atteint son sommet pendant le premier mois de traitement par VERZENIO, et a été plus faible par la suite. Le délai médian avant le premier épisode de diarrhée a été de 7 jours, et les durées médianes de la diarrhée de grade 2 et de grade 3 ont été de 8 jours et de 5 jours, respectivement. Dans la plupart des cas (93 %), un traitement de soutien seul ou associé à des modifications de la dose de VERZENIO a permis de faire disparaître ou rétrocéder la diarrhée (voir la section 4 Posologie et administration ainsi que la section Renseignements destinés aux patient·e·s). Une omission et une réduction de la dose ont été nécessaires chez 26 % et 23 %, respectivement, des patientes aux prises avec la diarrhée. Le délai médian avant la première réduction de la dose en raison de la diarrhée a été de 28 jours.
Aucun essai clinique n’a été mené chez des enfants.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
D’autres effets indésirables moins fréquents (tous grades confondus) ont été observés :
Affections hématologiques et du système lymphatique : neutropénie fébrile.
Affections cardiaques : fibrillation auriculaire, insuffisance cardiaque, palpitations, tachycardie sinusale.
Affections de l’oreille et du labyrinthe : vertiges.
Affections oculaires : douleur oculaire, vision trouble.
Affections gastro-intestinales : distension abdominale, hémorragie anale, colite, caries dentaires, dysphagie, entérocolite, gastrite, reflux gastro-œsophagien, douleur gingivale, hémorroïdes, ulcère buccal, douleur buccale, maladie parodontale, hémorragie rectale, odontalgie.
Troubles généraux et anomalies au site d’administration : douleur thoracique, frissons, œdème, œdème du visage, œdème localisé, malaise, inflammation des muqueuses, douleur thoracique d’origine non cardiaque.
Affections hépatobiliaires : stéatose hépatique.
Affections du système immunitaire : hypersensibilité.
Infections et infestations : bronchite, cellulite, conjonctivite, gastroentérite, gingivite, grippe, herpès buccal, pharyngite, rash pustuleux, septicémie, sinusite, infection cutanée, infection dentaire, infection vaginale, infection virale, candidose vulvovaginale, infection d’une plaie.
Lésions, intoxications et complications liées aux procédures : contusion, fracture, douleur liée à une intervention, sérome.
Investigations : bilirubine sanguine augmentée, gamma-glutamyltransférase augmentée.
Troubles du métabolisme et de la nutrition : déshydratation, hypercalcémie, hypercholestérolémie, hyperkaliémie, hypertriglycéridémie, hyperuricémie, hypoalbuminémie, hypocalcémie, hypomagnésémie, hyponatrémie, hypophosphatémie, carence en vitamine B12.
Affections musculosquelettiques et du tissu conjonctif : arthrite, douleur au flanc, ostéonécrose de la mâchoire.
Affections du système nerveux : amnésie, accident vasculaire cérébral, léthargie, syncope.
Affections psychiatriques : état de confusion.
Affections du rein et des voies urinaires : lésion rénale aiguë, néphropathie chronique, cystite non infectieuse, dysurie, trouble de la mémoire, pollakiurie, altération du goût, douleur touchant l’appareil urinaire.
Affections des organes de reproduction et du sein : douleur pelvienne,
sécheresse vulvovaginale.
Affections respiratoires, thoraciques et médiastinales : dysphonie, épistaxis, congestion nasale, sécheresse nasale, pneumonite, toux productive, fibrose pulmonaire, rhinorrhée, pneumopathie interstitielle/pneumonite (monarchE : 2,9 %; MONARCH 2 : 2,0 %; MONARCH 3 : 5,2 %).
Affections de la peau et du tissu sous-cutané : dermatite, eczéma, érythème, sueurs nocturnes, douleur cutanée, syndrome d’érythrodysesthésie palmo-plantaire, hyperpigmentation cutanée, urticaire.
Affections vasculaires : hématome, hypotension, lymphœdème.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Hausse de la créatininémie
Il a été démontré que VERZENIO fait augmenter le taux sérique de créatinine en raison de l’inhibition des transporteurs qui interviennent dans la sécrétion tubulaire rénale, sans modifier la fonction glomérulaire (voir la section 10 Pharmacologie clinique). Au cours des essais cliniques, les hausses de la créatininémie (en moyenne de 0,2 à 0,3 mg/dL) se sont produites pendant le premier mois de traitement par VERZENIO, sont demeurées importantes, mais stables tout au long de la période de traitement et ont été réversibles après l’arrêt du traitement. Des marqueurs substituts tels que l’azote uréique sanguin, la cystatine C ou le débit de filtration
glomérulaire calculé, qui ne sont pas basés sur la créatinine, sont à envisager comme moyen de dépistage d’une altération de la fonction rénale.
Tableau 13 – Résultats des analyses de laboratoire – Anomalies hématologiques dans l’essai monarchE
| Anomalie hématologique | VERZENIO + endocrinothérapie N = 2 791 | Endocrinothérapie seule N = 2 800 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Globules blancs diminués | 89 | 19 | < 1 | 29 | 1 | 0 |
| Neutrophiles diminués | 84 | 19 | < 1 | 23 | 2 | < 1 |
| Anémie | 68 | 1 | 0 | 17 | < 1 | 0 |
| Lymphocytes diminués | 59 | 13 | < 1 | 24 | 2 | < 1 |
| Plaquettes diminuées | 37 | < 1 | < 1 | 10 | < 1 | < 1 |
Tableau 14 – Résultats des analyses de laboratoire – Anomalies biochimiques dans l’essai monarchE
| Anomalie biochimique | VERZENIO + endocrinothérapie N = 2 791 | Endocrinothérapie seule N = 2 800 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Créatinine augmentée | 99 | < 1 | 0 | 91 | < 1 | 0 |
Alanine aminotransférase augmentée | 39 | 3 | < 1 | 24 | 1 | 0 |
Aspartate aminotransférase augmentée | 33 | 2 | < 1 | 18 | < 1 | 0 |
| Hypokaliémie | 11 | 1 | < 1 | 4 | < 1 | < 1 |
Tableau 15 – Résultats des analyses de laboratoire – Anomalies hématologiques dans l’essai MONARCH 3
| Anomalie hématologique | VERZENIO + anastrozole ou létrozole N = 327 | Placebo + anastrozole ou létrozole N = 161 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Globules blancs diminués | 83 | 15 | 0 | 31 | < 1 | 0 |
| Anémie | 84 | 2 | 0 | 33 | 0 | 0 |
| Neutrophiles diminués | 81 | 20 | 3 | 22 | 3 | 0 |
| Lymphocytes diminués | 58 | 9 | < 1 | 27 | 2 | 0 |
| Plaquettes diminuées | 40 | 1 | < 1 | 14 | < 1 | 0 |
Tableau 16 – Résultats des analyses de laboratoire – Anomalies biochimiques dans l’essai MONARCH 3
| Anomalie biochimique | VERZENIO + anastrozole ou létrozole N = 327 | Placebo + anastrozole ou létrozole N = 161 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Créatinine augmentée | 98 | 3 | 0 | 85 | 0 | 0 |
| Alanine aminotransférase augmentée | 53 | 7 | < 1 | 28 | 2 | 0 |
Aspartate aminotransférase augmentée | 44 | 5 | 0 | 26 | < 1 | 0 |
Tableau 17 – Résultats des analyses de laboratoire – Anomalies hématologiques dans l’essai MONARCH 2
| Anomalie hématologique | VERZENIO + fulvestrant N = 441 | Placebo + fulvestrant N = 223 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Globules blancs diminués | 90 | 23 | < 1 | 33 | < 1 | 0 |
| Neutrophiles diminués | 87 | 29 | 4 | 30 | 4 | < 1 |
| Anémie | 84 | 3 | 0 | 34 | < 1 | 0 |
| Lymphocytes diminués | 63 | 12 | < 1 | 32 | 2 | 0 |
| Plaquettes diminuées | 53 | < 1 | 1 | 15 | 0 | 0 |
Tableau 18 – Résultats des analyses de laboratoire – Anomalies biochimiques dans l’essai MONARCH 2
| Anomalie biochimique | VERZENIO + fulvestrant N = 441 | Placebo + fulvestrant N = 223 | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Créatinine augmentée | 98 | 1 | 0 | 74 | 0 | 0 |
| Alanine aminotransférase augmentée | 41 | 4 | < 1 | 32 | 1 | 0 |
Aspartate aminotransférase augmentée | 37 | 4 | 0 | 25 | 4 | < 1 |
Tableau 19 – Résultats des analyses de laboratoire – Anomalies hématologiques chez les patientes recevant VERZENIO en monothérapie dans l’essai MONARCH 1
| Anomalie hématologique | VERZENIO en monothérapie N = 132 | ||||
Tous les grades % | Grade 1 % | Grade 2 % | Grade 3 % | Grade 4 % | |
| Globules blancs diminués | 91 | 19 | 45 | 28 | 0 |
| Neutrophiles diminués | 88 | 18 | 43 | 22 | 5 |
| Anémie | 69 | 30 | 39 | 0 | 0 |
| Lymphocytes diminués | 42 | 5 | 24 | 13 | < 1 |
| Plaquettes diminuées | 41 | 29 | 10 | 2 | 0 |
Tableau 20 – Résultats des analyses de laboratoire – Anomalies biochimiques chez les patientes recevant VERZENIO en monothérapie dans l’essai MONARCH 1
| Anomalie biochimique | VERZENIO en monothérapie N = 132 | ||||
Tous les grades % | Grade 1 % | Grade 2 % | Grade 3 % | Grade 4 % | |
| Créatinine augmentée | 99 | 47 | 51 | < 1 | 0 |
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables mentionnés ci-dessous ont été signalés lors de l’utilisation de VERZENIO à la suite de son approbation. Comme ces réactions ont été signalées volontairement par une population dont on ne connaît pas la taille exacte, on ne peut généralement pas estimer leur fréquence avec précision.
Affections respiratoires, thoraciques et médiastinales : pneumopathie interstitielle/pneumonite.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
L’abémaciclib est métabolisé principalement par la CYP3A4 en plusieurs métabolites actifs.
L’administration concomitante d’abémaciclib et de certains inhibiteurs de la CYP3A peut accroître les concentrations plasmatiques de l’abémaciclib et de ses métabolites actifs. L’administration concomitante d’abémaciclib et d’inhibiteurs puissants de la CYP3A doit être évitée.
L’administration concomitante d’abémaciclib et d’inducteurs puissants de la CYP3A peut réduire les concentrations plasmatiques de l’abémaciclib et de ses métabolites actifs. L’administration concomitante d’abémaciclib et d’inducteurs puissants de la CYP3A doit être évitée.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des essais cliniques sur les interactions médicamenteuses ou encore sur les interactions prévues en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Tableau 21 – Interactions médicament-médicament établies ou possibles
| Nom propre | Source de preuve | Effet | Commentaire cliniquea |
| Médicaments qui peuvent accroître les concentrations d’abémaciclib | |||
| Inhibiteurs puissants du CYP3A | EC, P |
|
|
| Nom propre | Source de preuve | Effet | Commentaire cliniquea |
| l’abémaciclib et de ses métabolites actifs (M2, M18 et M20) libres. | 5 demi-vies de l’inhibiteur) jusqu’à sa valeur d’avant le début du traitement par l’inhibiteur. | ||
| Inhibiteurs modérés du CYP3A | P |
|
|
| Inhibiteurs faibles du CYP3A | T |
| |
| Médicaments qui peuvent réduire les concentrations d’abémaciclib | |||
| Nom propre | Source de preuve | Effet | Commentaire cliniquea |
| Inducteurs puissants du CYP3A | EC, P |
|
|
| Inducteurs modérés du CYP3A | P |
|
|
| Inducteurs faibles du CYP3A | T |
| |
| Médicaments qui peuvent modifier les concentrations d’abémaciclib | |||
| Lopéramide | EC |
|
|
| Nom propre | Source de preuve | Effet | Commentaire cliniquea |
unique de 8 mg de lopéramide et de 400 mg d’abémaciclib n’a pas eu d’effet statistiquement significatif sur la pharmacocinétique de l’abémaciclib. | |||
| Endocrinothérapies | EC |
|
|
| Effet de l’abémaciclib sur d’autres médicaments | |||
Substrats des isoenzymes CYP1A2, CYP2C9, CYP2D6 et CYP3A4 | EC |
|
|
| Lopéramide | EC |
|
|
| Nom propre | Source de preuve | Effet | Commentaire cliniquea |
| valeurs obtenues lorsque le lopéramide est employé seul. | |||
| Substrats des transporteurs OCT2, MATE1 et MATE2 | EC |
|
|
| Endocrinothérapies | EC |
|
|
a Dans le cas des médicaments administrés en concomitance pour lesquels il est recommandé de réduire la dose ou de faire preuve de prudence, une surveillance clinique étroite est recommandée pendant toute la durée de l’administration de ces médicaments.
Légende : EC : essai clinique; P : interaction prévue; T : interaction théorique.
Études in vitro
Transporteurs : L’abémaciclib et ses principaux métabolites actifs inhibent les transporteurs OCT2, MATE1 et MATE2-K dans le rein à des concentrations atteignables aux doses recommandées approuvées. L’élévation de la créatininémie observée au cours des études cliniques sur l’abémaciclib est probablement due à une inhibition de la sécrétion tubulaire de créatinine faisant intervenir l’OCT2, le MATE1 et le MATE2-K (voir la section 8 Effets indésirables). À des concentrations d’importance clinique, l’abémaciclib et ses principaux métabolites n’inhibent pas les transporteurs d’influx hépatiques OCT1, OATP1B1 (polypeptide 1B1 transporteur d’anions organiques) et OATP1B3 (polypeptide 1B3 transporteur d’anions organiques) ni les transporteurs d’influx rénaux OAT1 et OAT3. L’abémaciclib et ses principaux métabolites actifs, M2 et M20, ne sont pas des substrats des transporteurs d’influx hépatiques OCT1, OATP1B1 et OATP1B3.
Transporteurs P-gp et BCRP : In vitro, l’abémaciclib est un substrat de la glycoprotéine P (P-gp) et de la protéine de résistance au cancer du sein (BCRP). L’effet des inhibiteurs de la P-gp ou de la BCRP sur la pharmacocinétique de l’abémaciclib n’a pas été étudié. Compte tenu de l’inhibition in vitro de la P-gp et de la BCRP observée avec l’abémaciclib, des interactions in vivo sont possibles entre l’abémaciclib et des substrats de ces transporteurs à index thérapeutique étroit, tels que la digoxine.
Statines (rosuvastatine et atorvastatine)
L’administration concomitante d’abémaciclib et de rosuvastatine ou d’atorvastatine, qui sont des substrats de la BCRP ou de la P-gp, peut augmenter le risque de rhabdomyolyse du fait de l’augmentation de la concentration plasmatique de la statine. Une surveillance étroite est recommandée.
9.5 Interactions médicament-aliment
L’abémaciclib peut être pris avec ou sans nourriture. Une étude sur les effets des aliments a montré une hausse de 26 % de la Cmax de l’abémaciclib et de ses métabolites actifs après l’ingestion d’un déjeuner à haute teneur en lipides comparativement à l’administration à jeun (voir la section 10 Pharmacologie clinique). Bien que significative, cette hausse se situe dans l’intervalle de variabilité observée.
Le pamplemousse, le jus de pamplemousse et les produits contenant de l’extrait de pamplemousse peuvent faire augmenter les concentrations plasmatiques d’abémaciclib et sont à éviter (voir les sections 4 Posologie et administration et 10 Pharmacologie clinique).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie. Le millepertuis (Hypericum perforatum) est un inducteur des isoenzymes CYP3A4/5 qui pourrait faire diminuer les concentrations plasmatiques d’abémaciclib et est à éviter (voir la section 9.4 Interactions médicament-médicament, Inducteurs de la CYP3A).
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
L’abémaciclib est un inhibiteur des kinases 4 et 6 dépendantes des cyclines D (CDK4 et CDK6) et a exercé la plus forte activité contre la CDK4 dépendante de la cycline D1 dans les dosages enzymatiques. Il empêche la phosphorylation de la protéine du rétinoblastome (Rb), bloquant ainsi le passage de la phase G1 à la phase S du cycle cellulaire, causant une suppression de la croissance tumorale dans des modèles précliniques après une inhibition cible de courte durée. Dans des lignées de cellules mammaires cancéreuses exprimant des récepteurs d’estrogènes, une inhibition cible soutenue par l’abémaciclib empêche une reprise de la phosphorylation de la Rb et du cycle cellulaire, ce qui provoque la sénescence et l’apoptose. Dans des modèles de xénogreffes de cancer du sein, l’abémaciclib administré tous les jours sans interruption à des concentrations pertinentes sur le plan clinique, en monothérapie ou en association avec des anti-estrogènes, a entraîné une réduction de la taille de la tumeur.
10.2 Pharmacodynamie
Chez les patients atteints de cancer, l’abémaciclib inhibe la CDK4 et la CDK6 comme en témoigne l’inhibition de la phosphorylation de la Rb et la topo-isomérase II alpha, ce qui se traduit par une inhibition du cycle cellulaire en amont du point de restriction G1 à des doses de 50 à 200 mg 2 fois par jour. Les analyses de la relation exposition-réponse pour les essais monarchE, MONARCH 2 et MONARCH 3 appuient l’utilisation d’une dose de départ de 150 mg 2 fois par jour lorsque l’abémaciclib est administré en association avec une endocrinothérapie et, au besoin (pour des raisons de tolérabilité), des réductions jusqu’à une dose aussi faible que 50 mg 2 fois par jour. L’analyse de la relation exposition-réponse pour MONARCH 1 appuie l’utilisation d’une dose de départ de 200 mg 2 fois par jour lorsque l’abémaciclib est administré en monothérapie.
Électrophysiologie cardiaque
D’après une étude ayant évalué l’intervalle QTc chez des patients et des volontaires en bonne santé, l’abémaciclib n’a pas causé d’allongement moyen important (c.-à-d., 20 ms) de l’intervalle QTc.
10.3 Pharmacocinétique
La pharmacocinétique de l’abémaciclib a été caractérisée chez des patients atteints de cancer ayant pris par voie orale des doses allant de 50 à 225 mg 1 fois par jour et de 75 à 275 mg 2 fois par jour. Des sujets en bonne santé ont reçu par voie orale des doses uniques allant de 150 à 600 mg.
Tableau 22 – Résumé des paramètres pharmacocinétiques de l’abémaciclib
| Cmax,eq (ng/mL) | Tmax (h) | t½ (h) | ASCtau,eq (ng*h/mL) | Cl (L/h) | Vd (L) |
| 249 (35 %)a | 8,0 (4,1 à 24) | 24,8 (52 %) | 2 520 (35 %) | 21,8 (40 %) | 747 (69 %) |
Abréviations : ASCtau,eq : aire sous la courbe de la concentration en fonction du temps pendant un intervalle posologique, à l’état d’équilibre; Cmax,eq : concentration plasmatique maximale après l’administration de plusieurs doses, à l’état d’équilibre; Cl : clairance hépatique; CV :
coefficient de variation; t½ : demi-vie; Tmax : temps pour atteindre la concentration plasmatique maximale après l’administration d’une dose unique; Vd : volume de distribution systémique. Les données sont présentées sous forme de moyenne géométrique (CV en %) pour tous les paramètres, sauf Tmax, qui est présenté sous forme de médiane (extrêmes). a Patientes de MONARCH 2 qui ont reçu l’abémaciclib à une dose de départ de 150 mg 2 fois par jour.
Absorption
La biodisponibilité absolue de l’abémaciclib après l’ingestion d’une dose unique de 200 mg est de 45 % (CV = 19 %) [intervalle de confiance à 90 % = 40 à 51 %]. Dans la gamme de doses thérapeutiques de 50 à 200 mg, l’exposition plasmatique (ASC) et la Cmax augmentent de façon proportionnelle à la dose. L’état d’équilibre a été atteint dans les 5 jours suivant le début d’une administration biquotidienne répétée, et la moyenne géométrique du rapport d’accumulation de l’abémaciclib a été de 3,7 (CV = 58 %) et de 5,8 (CV = 65 %), en fonction de la Cmax et de l’ASC, respectivement. L’absorption de l’abémaciclib est lente, le Tmax médian étant de 8,0 h (extrêmes = 4,1-24,0 h). Chez des sujets en bonne santé, un repas riche en matières grasses et en calories (apport de quelque 800 à 1 000 calories, dont 150 calories tirées de protéines, 250 calories tirées de glucides et de 500 à 600 calories tirées de matières grasses) a fait augmenter l’ASC0-INF de l’abémaciclib et de ses métabolites actifs de 9 % et la Cmax de 26 %.
Distribution
Le taux de liaison de l’abémaciclib aux protéines plasmatiques a été élevé chez l’être humain (fraction liée moyenne d’environ 96 à 98 %) et la liaison a été indépendante de la concentration de 152 ng/mL à 5 066 ng/mL. Dans le sérum humain, l’abémaciclib se lie à l’albumine et à l’alpha-1-glycoprotéine acide. La moyenne géométrique du volume de distribution systémique est d’environ 747 L (CV = 68,6 %).
Chez les patients atteints d’un cancer avancé, notamment du sein, les concentrations de l’abémaciclib et de ses métabolites actifs M2 et M20 dans le liquide céphalorachidien sont comparables à leurs concentrations plasmatiques sous forme libre.
Métabolisme
Le métabolisme hépatique est la principale voie de clairance de l’abémaciclib. L’abémaciclib est converti en plusieurs métabolites, essentiellement par l’isoenzyme 3A4 du CYP, et la formation du N-deséthylabémaciclib (M2) constitue la principale voie métabolique. L’hydroxyabémaciclib (M20), l’hydroxy-N-deséthylabémaciclib (M18) et un métabolite oxydant (M1) sont d’autres produits formés. Les métabolites M2, M18 et M20 sont aussi puissants que l’abémaciclib et leurs ASC représentaient 25 %, 13 % et 26 % de la concentration totale d’analytes circulants dans le plasma, respectivement.
Élimination
La moyenne géométrique de la clairance hépatique (Cl) de l’abémaciclib chez les patients a été de 21,8 L/h (CV = 40 %) et la demi-vie d’élimination plasmatique moyenne, de 24,8 h (CV = 52 %).
Excrétion
Après l’ingestion d’une dose unique de 150 mg d’abémaciclib radiomarqué, environ 81 % de la dose a été récupérée dans les fèces et environ 3 %, dans les urines. La majeure partie de la dose éliminée dans les fèces était sous forme de métabolites.
Populations et états pathologiques particuliers
- Enfants : La pharmacocinétique de l’abémaciclib n’a pas été évaluée chez les enfants et les adolescents de moins de 18 ans.
- Personnes âgées : L’âge (extrêmes = 24-91 ans) ne modifie pas la pharmacocinétique de l’abémaciclib.
- Sexe : Le sexe ne modifie pas la pharmacocinétique de l’abémaciclib.
- Origine ethnique : La race n’a pas été définie comme une covariable importante pour la pharmacocinétique de l’abémaciclib chez les patients atteints de cancer.
- Insuffisance hépatique : L’abémaciclib est métabolisé dans le foie. Après l’ingestion d’une dose unique de 200 mg d’abémaciclib, l’ASC0-INF corrigée en fonction de la puissance relative de l’abémaciclib et de ses métabolites actifs (M2, M18 et M20) libres dans le plasma a augmenté par un facteur de 1,2 chez les sujets ayant une insuffisance hépatique légère (classe A de Child-Pugh, n = 9), de 1,1 chez les sujets ayant une insuffisance hépatique modérée (classe B de Child-Pugh, n = 10) et de 2,7 chez les sujets ayant une insuffisance hépatique sévère (classe C de Child-Pugh, n = 6) par rapport aux sujets ayant une fonction hépatique normale (n = 10). Chez les sujets ayant une insuffisance hépatique sévère, la demi-vie d’élimination plasmatique moyenne de l’abémaciclib est passée à 55 h comparativement à 24 h chez les sujets ayant une fonction hépatique normale; une réduction de la dose s’impose donc chez les patientes présentant une insuffisance hépatique sévère (voir la section 4 Posologie et administration).
- Insuffisance rénale : La clairance rénale de l’abémaciclib et de ses métabolites est mineure, car environ 3,4 % de la dose est récupérée dans les urines. Dans une analyse de pharmacocinétique de population qui comprenait des données sur la valeur initiale de la clairance de la créatinine estimée au moyen de la formule de Cockcroft-Gault (ClCr) pour 989 personnes, parmi lesquelles 383 présentaient une insuffisance rénale légère (60 mL/min ≤ ClCr < 90 mL/min) et 127, une insuffisance rénale modérée (30 mL/min ≤ ClCr < 60 mL/min), l’insuffisance rénale légère ou modérée n’a pas eu d’effet sur l’exposition à l’abémaciclib; par conséquent, aucun ajustement de la dose d’abémaciclib n’est requis selon les facteurs liés au patient mentionnés ci-dessus. L’effet d’une insuffisance rénale sévère (ClCr < 30 mL/min) sur la pharmacocinétique de l’abémaciclib est inconnu. Il n’existe aucune donnée sur les patients atteints d’une insuffisance rénale sévère ou d’une néphropathie terminale, ni sur les patients en dialyse. La prudence s’impose donc chez les patientes présentant une insuffisance rénale sévère.
- Obésité : Le poids corporel (extrêmes = 36-175 kg) n’a pas eu d’effet sur l’exposition à l’abémaciclib.
11 Conservation, stabilité et mise au rebut
Conserver à la température ambiante (15 à 30 °C). Garder hors de la portée et de la vue des enfants.
Tout reste de produit et tous les déchets doivent être mis au rebut conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : abémaciclib
Nom chimique : 2-pyrimidinamine, N-[5-[(4-éthyl-1-pipérazinyl)méthyl]-2-pyridinyl]- 5-fluoro-4-[4-fluoro-2-méthyl-1-(1-méthyléthyl)-1H-benzimidazol-6-yl]-
Formule moléculaire et masse moléculaire : La formule empirique est C27H32F2N8 et le poids moléculaire est de 506,59.
Formule de structure :
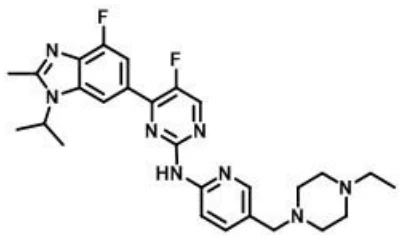
Propriétés physicochimiques : L’abémaciclib est une poudre dont la couleur va de presque blanc à jaune. Sa solubilité est dépendante du pH. L’abémaciclib est considéré comme étant très soluble, ayant une solubilité ≥ 5 mg/mL à un pH allant jusqu’à 6,0 et de 1,577 mg/mL à un pH de 6,8 en milieu aqueux.
14 Études cliniques
14.1 Études cliniques par indication
Traitement du cancer du sein au stade précoce – Association avec une endocrinothérapie
Tableau 23 – Résumé de la conception de l’essai et des caractéristiques démographiques des patients – Étude monarchE : Traitement du cancer du sein au stade précoce en association avec une endocrinothérapie
| Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (Tranche) |
Essai multicentrique ouvert de phase III, à répartition aléatoire (1:1) | Les patients (adultes, hommes et femmes) ont reçu VERZENIO (150 mg, par voie orale 2 fois par jour, en continu) pendant 2 ans plus une endocrinothérapie standard (choisie par le | VERZENIO + endocrinothérapie standard (N = 2 808) Endocrinothérapie standard seule (N = 2 829) | VERZENIO + endocrinothérapie standard 51 ans (23 à 89) Endocrinothérapie standard seule 51 ans (22 à 86) |
| Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (Tranche) |
médecin) ou une endocrinothérapie standard seule (choisie par le médecin). À la fin de la période de traitement de l’étude, une endocrinothérapie adjuvante standard a été administrée en continu pendant au moins 5 ans si cela s’avérait médicalement approprié. | (Total = 5 637) |
L’efficacité de VERZENIO en association avec une endocrinothérapie standard choisie par le médecin a été évaluée dans monarchE, un essai ouvert multicentrique à répartition aléatoire (1:1), mené chez des adultes, hommes et femmes, atteints d’un cancer du sein au stade précoce RH positif et HER2 négatif avec atteinte ganglionnaire, ayant subi une résection et présentant des caractéristiques cliniques et pathologiques à risque élevé de récidive. Pour être recrutés, les patientes et les patients devaient présenter un cancer du sein au stade précoce RH positif et HER2 négatif avec atteinte d’au moins 1 ganglion lymphatique axillaire (envahissement des ganglions lymphatiques axillaires). Deux cohortes ont pris part à l’essai. Pour faire partie de la cohorte 1, les patientes et les patients devaient présenter au moins 4 ganglions lymphatiques axillaires atteints, ou 1 à 3 ganglions lymphatiques axillaires atteints et une tumeur de grade 3 et/ou une tumeur d’au moins 50 mm. Pour faire partie de la cohorte 2, les patients devaient présenter 1 à 3 ganglions lymphatiques axillaires atteints et un indice de prolifération Ki-67 ≥ 20 % mesuré à partir d’un tissu de la tumeur mammaire non traitée, selon un test d’essai clinique à un laboratoire central. Chez les patientes et les patients de la cohorte 1 pour lesquels on disposait d’échantillons tissulaires prélevés de la tumeur mammaire non traitée, une analyse rétrospective centralisée du tissu a été réalisée pour déterminer si l’indice Ki-67 était ≥ 20 % ou < 20 % (ces valeurs correspondant, selon le protocole, à un indice « Ki-67 élevé » ou « Ki-67 faible », respectivement). La population en intention de traiter (ITT) regroupait des patientes et des patients provenant de la cohorte 1 (n = 5 120) et de la cohorte 2 (n = 517). La répartition aléatoire a été stratifiée en fonction des traitements antérieurs (chimiothérapie néoadjuvante vs chimiothérapie adjuvante vs aucune chimiothérapie), du statut ménopausique (pré/post) et de la région géographique (Amérique du Nord/Europe vs Asie vs autre). Les hommes appartenaient à la même strate que les femmes ménopausées.
Les patientes et les patients ont été répartis au hasard pour recevoir soit VERZENIO à 150 mg, par voie orale 2 fois par jour, en association avec l’endocrinothérapie, soit l’endocrinothérapie seule. VERZENIO a été administré par voie orale, sans égard aux aliments, en continu, selon des intervalles de 6 heures. Les patientes et les patients ont reçu VERZENIO pendant une période maximale de 2 ans ou jusqu’à la survenue d’une récidive de la maladie ou d’une toxicité inacceptable, selon la première occurrence. Après la fin de la période de traitement de l’étude, l’endocrinothérapie adjuvante standard s’est poursuivie pendant au moins 5 ans si cela s’avérait approprié sur le plan médical.
L’endocrinothérapie initiale administrée comprenait du létrozole (39 %), du tamoxifène (31 %), de l’anastrozole (22 %) ou de l’exémestane (8 %), et 22 % des patientes ont reçu un traitement d’inhibition de l’activité ovarienne à tout moment.
Les données démographiques et les caractéristiques initiales de la maladie sont présentées au tableau 24.
Tableau 24 – Données démographiques et caractéristiques de la maladie au début de l’essai monarchE – population en intention de traiter (ITT) – Traitement du cancer du sein au stade précoce en association avec une endocrinothérapie
| Paramètre démographique | VERZENIO + endocrinothérapie (N = 2 808) | Endocrinothérapie seule (N = 2 829) | Total (N = 5 637) | |
| Âge (ans) | Âge médian (min.-max.) | 51 (23-89) | 51 (22-86) | 51 (22-89) |
| Groupe d’âge, n (%) | Âge < 65 ans | 2 371 (84,4) | 2 416 (85,4) | 4 787 (84,9) |
| Âge ≥ 65 ans | 437 (15,6) | 413 (14,6) | 850 (15,1) | |
| Sexe, n (%) | Féminin | 2 787 (99,3) | 2 814 (99,5) | 5 601 (99,4) |
| Masculin | 21 (0,7) | 15 (0,5) | 36 (0,6) | |
| Race, n (%)a | Blanche | 1 947 (70,3) | 1 978 (71,0) | 3 925 (70,7) |
| Asiatique | 675 (24,4) | 669 (24,0) | 1 344 (24,2) | |
| Amérindienne ou autochtone de l’Alaska | 64 (2,3) | 58 (2,1) | 122 (2,2) | |
| Noire | 57 (2,1) | 53 (1,9) | 110 (2,0) | |
| Multiple | 22 (0,8) | 25 (0,9) | 47 (0,8) | |
| Autochtone d’Hawaï/ autres habitants des îles du Pacifique | 3 (0,1) | 4 (0,1) | 7 (0,1) | |
Statut ménopausique, n (%) | Préménopause | 1 225 (43,7) | 1 224 (43,3) | 2 449 (43,5) |
| Ménopause | 1 578 (56,3) | 1 605 (56,7) | 3 183 (56,5) | |
Nombre de ganglions lymphatiques touchés, n (%) | 0 | 7 (0,2) | 7 (0,2) | 14 (0,2) |
| 1-3 | 1 119 (39,9) | 1 143 (40,4) | 2 262 (40,1) | |
| ≥ 4 | 1 680 (59,8) | 1 679 (59,3) | 3 359 (59,6) | |
| Traitement à action générale antérieur, n (%) | (Néo)adjuvant | 1 056 (37,6) | 1 070 (37,8) | 2 126 (37,7) |
| Chimiothérapie | 1 026 (36,5) | 1 029 (36,4) | 2 055 (36,5) | |
| Endocrinothérapie | 86 (3,1) | 97 (3,4) | 183 (3,2) | |
| Adjuvant | 2 447 (87,1) | 2 471 (87,3) | 4 918 (87,2) | |
| Chimiothérapie | 1 734 (61,8) | 1 731 (61,2) | 3 465 (61,5) | |
| Endocrinothérapie | 1 764 (62,8) | 1 795 (63,4) | 3 559 (63,1) | |
| Radiothérapie | 2 680 (95,4) | 2 700 (95,4) | 5 380 (95,4) | |
| Grade 1 | 209 (7,4) | 215 (7,6) | 424 (7,5) |
| Paramètre démographique | VERZENIO + endocrinothérapie (N = 2 808) | Endocrinothérapie seule (N = 2 829) | Total (N = 5 637) | |
| Type histologique de la tumeur, n (%) | Grade 2 | 1 373 (48,9) | 1 395 (49,3) | 2 768 (49,1) |
| Grade 3 | 1 090 (38,8) | 1 066 (37,7) | 2 156 (38,2) | |
| Grade non évaluable | 126 (4,5) | 140 (4,9) | 266 (4,7) | |
Taille de la tumeur primaire à l’histologie des échantillons de la chirurgie définitive | < 20 mm | 780 (27,8) | 765 (27,0) | 1 545 (27,4) |
| ≥ 20 mm, mais < 50 mm | 1 369 (48,8) | 1 419 (50,2) | 2 788 (49,5) | |
| ≥ 50 mm | 610 (21,7) | 612 (21,6) | 1 222 (21,7) | |
Statut du récepteur de la progestérone, n (%) | Positif | 2 421 (86,2) | 2 453 (86,7) | 4 874 (86,5) |
| Négatif | 298 (10,6) | 294 (10,4) | 592 (10,5) | |
Statut des récepteurs œstrogéniques, n (%) | Positif | 2 782 (99,1) | 2 807 (99,2) | 5 589 (99,1) |
| Négatif | 16 (0,6) | 17 (0,6) | 33 (0,6) | |
Stade de la maladie lors du diagnostic initial, n (%) | Stade IA | 2 (0,1) | 1 (0,04) | 3 (0,1) |
| Stade IIA | 323 (11,5) | 353 (12,5) | 676 (12,0) | |
| Stade IIB | 389 (13,9) | 387 (13,7) | 776 (13,8) | |
| Stade IIIA | 1 027 (36,6) | 1 024 (36,2) | 2 051 (36,4) | |
| Stade IIIB | 104 (3,7) | 91 (3,2) | 195 (3,5) | |
| Stade IIIC | 950 (33,8) | 962 (34,0) | 1 912 (33,9) | |
Évaluations centralisées de l’indice Ki-67 effectuées sur du tissu de la tumeur du sein non traitée, n (%) | < 20 % | 953 (33,3) | 973 (34,4) | 1 926 (34,2) |
| ≥ 20 % | 1 262 (44,9) | 1 233 (43,6) | 2 495 (44,3) |
a Race non précisée pour 1,5 % des patientes et des patients.
MonarchE – Résultats de l’étude
Le paramètre d’évaluation principal de l’efficacité était la survie sans maladie invasive (SSMi), laquelle est définie comme le temps écoulé entre la répartition aléatoire et la première occurrence d’un des événements suivants : récidive ipsilatérale d’un cancer du sein envahissant, récidive régionale d’un cancer du sein envahissant, récidive à distance, apparition d’un cancer du sein envahissant controlatéral, apparition d’un deuxième cancer primitif autre que du sein ou décès, toutes causes confondues. Au moment de la deuxième analyse provisoire des données de l’efficacité, réalisée à 15,5 mois de suivi (médiane), une amélioration statistiquement significative de la SSMi a été observée chez les patientes et les patients ayant reçu VERZENIO en association avec une endocrinothérapie, par rapport à ceux ayant reçu une endocrinothérapie seule. Les patientes et les patients traités par VERZENIO +
endocrinothérapie présentaient une diminution de 25,3 % du risque de récidive ou de décès, comparativement aux patients recevant le traitement endocrinien seul.
Au moment de la deuxième analyse provisoire de la survie globale (AP SG2), réalisée à 42 mois de suivi (médiane), les résultats sur l’efficacité ont été mis à jour pour la population en ITT. Il y a eu arrêt du traitement à l’étude chez tous les patientes et patients, environ 82 % d’entre eux ayant terminé la période d’administration du traitement à l’étude de 2 ans.
Les patientes et les patients traités par VERZENIO + endocrinothérapie présentaient une diminution cliniquement significative de 33,6 % du risque de récidive ou de décès, comparativement aux patients recevant le traitement endocrinien seul. Les courbes de Kaplan-Meier continuent de s’éloigner l’une de l’autre au fil du temps après la fin de la période de traitement par VERZENIO de 2 ans, ce qui met en évidence une amélioration absolue cliniquement significative du taux de SSMi de 6,4 % à 4 ans. Un bienfait constant a été observé pour l’ensemble des sous-groupes de patientes et de patients stratifiés selon la région géographique, les chimiothérapies antérieures et le statut ménopausique. En outre, les patientes et les patients traités par VERZENIO + endocrinothérapie présentaient une diminution de 34,1 % du risque de récidive à distance ou de décès [survie sans récidive à distance (SSRD), un paramètre d’évaluation secondaire], comparativement aux patients recevant le traitement endocrinien seul, et une amélioration absolue cliniquement significative du taux de SSRD de 5,9 % à 4 ans. Les sièges les plus fréquents de récidive à distance étaient les os, le foie et les poumons.
Au moment de l’analyse finale de la survie globale, réalisée à 76 mois de suivi (médiane), les patientes et les patients traités par VERZENIO + endocrinothérapie présentaient une augmentation statistiquement significative de la survie globale, le risque de décès ayant diminué de 15,8 % comparativement aux patients recevant le traitement endocrinien seul.
Les résultats sur l’efficacité issus de l’essai monarchE sont résumés au tableau 25. La courbe de Kaplan-Meier de la SSMi est illustrée à la figure 1.
Tableau 25 – Résultats de monarchE sur l’efficacité – Population en intention de traiter – Traitement du cancer du sein au stade précoce en association avec une endocrinothérapie
VERZENIO + endocrinothérapie N = 2 808 | Endocrinothérapie seule N = 2 829 | |
| Paramètre d’évaluation principal | ||
| Survie sans maladie invasive (SSMi) | ||
| Nombre de patientes et de patients présentant un événement (n, %) | 336 (12,0) | 499 (17,6) |
| RR (IC à 95 %) | 0,664 (0,578, 0,762) | |
| Valeur p | 0,0096a | |
| SSMi à 48 mois (IC à 95 %) | 85,8 (84,2, 87,3) | 79,4 (77,5, 81,1) |
| Principaux paramètres d’évaluation secondaires | ||
| Survie sans récidive à distance (SSRD)b | ||
| Nombre de patientes et de patients présentant un événement (n, %) | 281 (10,0) | 421 (14,9) |
VERZENIO + endocrinothérapie N = 2 808 | Endocrinothérapie seule N = 2 829 | |
| RR (IC à 95 %) | 0,659 (0,567, 0,767) | |
| SSRD à 48 mois (IC à 95 %) | 88,4 (86,9, 89,7) | 82,5 (80,7, 84,1) |
| Survie globale (SG)c | ||
| Nombre de patientes et de patients présentant un événement (n, %) | 301 (10,7) | 360 (12,7) |
| RR (IC à 95 %) | 0,842 (0,722, 0,981) | |
| Valeur p | 0,0273 | |
| SG à 84 mois (IC à 95 %) | 86,8 (85,1, 88,3) | 85,0 (83,3, 86,4) |
Abréviations : IC : intervalle de confiance; RR : rapport de risque.
a Cette valeur p est tirée de l’analyse provisoire prédéfinie de la SSMi. Données sur la SSMi issues de la deuxième analyse provisoire de la SG (AP SG2).
b La survie sans récidive à distance est définie comme l’intervalle entre la date de la répartition aléatoire et la date de la première récidive à distance ou le décès, toutes causes confondues, selon la première occurrence. Données sur la SSRD issues de l’AP SG2.
c Données sur la SG issues de l’analyse finale de la SG.
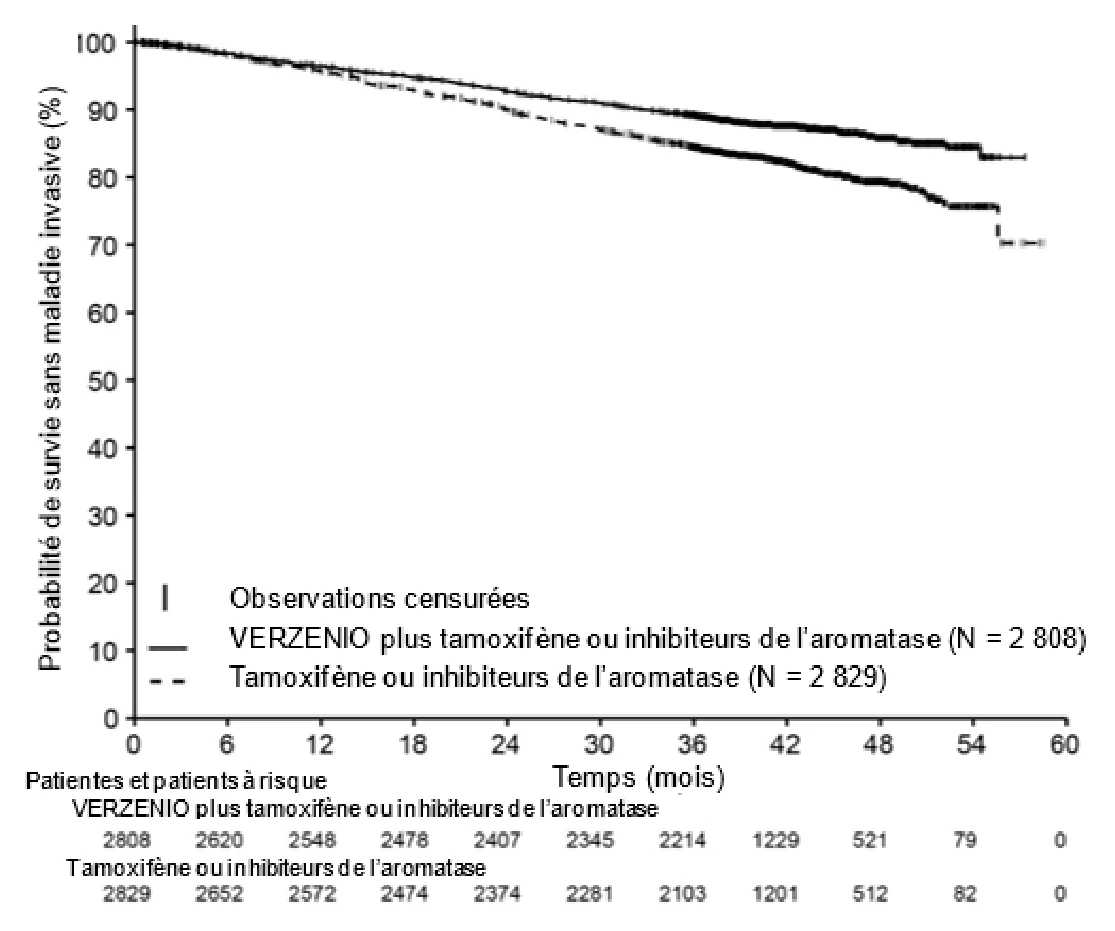
Figure 1 – Courbes de Kaplan-Meier de la SSMi : VERZENIO plus endocrinothérapie par rapport à l’endocrinothérapie seule dans la population en intention de traiter – monarchE
Traitement du cancer du sein métastatique
Association avec un inhibiteur de l’aromatase
VERZENIO (abémaciclib) pour le traitement du cancer du sein avancé ou métastatique exprimant des récepteurs hormonaux (RH positif) et ne surexprimant pas le récepteur 2 du facteur de croissance épidermique humain (HER2 négatif) en association avec un inhibiteur de l’aromatase chez les femmes ménopausées, comme endocrinothérapie initiale.
Tableau 26 – Résumé de la conception de l’essai et des caractéristiques démographiques des patientes de l’étude MONARCH 3 – Traitement du cancer du sein métastatique en association avec un inhibiteur de l’aromatase
Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (Tranche) |
Essai multicentrique de phase III, contrôlé par placebo, à répartition aléatoire (2:1) et à double insu | VERZENIO (150 mg par voie orale, 2 fois par jour, en continu) ou placebo, plus un IANS choisi par le médecin (létrozole à 2,5 mg ou anastrozole à 1 mg, par voie orale, 1 fois par jour) en cycles de 28 jours | VERZENIO + IANS (n = 328) Placebo + IANS (n = 165) (Total = 493) | VERZENIO + IANS 63 ans (38 à 87) Placebo + IANS 63 ans (32 à 88) |
L’efficacité de VERZENIO en association avec un inhibiteur de l’aromatase non stéroïdien (IANS) a été évaluée dans MONARCH 3, un essai multicentrique contrôlé par placebo et à répartition aléatoire mené chez des femmes ménopausées atteintes d’un cancer du sein avancé (ne se prêtant pas à un traitement curatif) ou métastatique exprimant des récepteurs hormonaux (RH positif) et ne surexprimant pas le récepteur 2 du facteur de croissance épidermique humain (HER2 négatif) qui n’avaient reçu aucun traitement à action générale dans le contexte de cette maladie. Les patientes pouvaient avoir reçu une endocrinothérapie (néo)adjuvante si celle-ci était terminée depuis au moins 12 mois. Au total, 493 patientes ont été réparties de façon aléatoire pour recevoir VERZENIO ou un placebo par voie orale 2 fois par jour, en plus, au choix du médecin, du létrozole (80 % des patientes) ou de l’anastrozole (20 % des patientes). La répartition aléatoire a été stratifiée par foyer métastatique (viscères, os seulement ou autre) et par antécédents d’endocrinothérapie (néo)adjuvante (inhibiteur de l’aromatase, autre ou aucune endocrinothérapie antérieure).
VERZENIO ou le placebo ont été administrés par voie orale, avec ou sans nourriture, toutes les 12 (± 2) heures du jour 1 au jour 28 d’un cycle de 28 jours. Les patientes ont reçu le traitement à l’étude jusqu’à la progression de la maladie, évaluée objectivement, ou l’apparition d’une toxicité inacceptable. Les permutations entre les groupes de traitement n’étaient pas autorisées.
Les données démographiques et les caractéristiques initiales de la maladie sont présentées au tableau 27.
Tableau 27 – Données démographiques et caractéristiques de la maladie au début de l’essai MONARCH 3 – population en intention de traiter (ITT) – Traitement du cancer du sein métastatique en association avec un inhibiteur de l’aromatase
| Paramètre démographique | VERZENIO + anastrozole ou létrozole (N = 328) | Placebo + anastrozole ou létrozole (N = 165) | Total (N = 493) | |
| Âge (ans) | Âge médian (min.-max.) | 63,0 (38,0-87,0) | 63,0 (32,0-88,0) | 63,0 (32,0-88,0) |
| Groupe d’âge, n (%) | Âge < 65 ans | 180 (54,9) | 91 (55,2) | 271 (55,0) |
| Âge ≥ 65 ans | 148 (45,1) | 74 (44,8) | 222 (45,0) | |
| Race, n (%)a | Blanche | 186 (56,7) | 102 (61,8) | 288 (58,4) |
| Asiatique | 103 (31,4) | 45 (27,3) | 148 (30,0) | |
| Noire | 5 (1,5) | 3 (1,8) | 8 (1,6) | |
| Autre | 6 (1,8) | 4 (2,4) | 10 (2,0) | |
| Indice fonctionnel ECOG, n (%) | 0 | 192 (58,5) | 104 (63,0) | 296 (60,0) |
| 1 | 136 (41,5) | 61 (37,0) | 197 (40,0) | |
| Stade de la maladie lors du diagnostic initial, n (%) | Stade III | 62 (18,9) | 24 (14,5) | 86 (17,4) |
| Stade IV | 132 (40,2) | 61 (37,0) | 193 (39,1) | |
| Contexte de la maladie au début de l’essai, n (%) | Métastatique de novo | 135 (41,2) | 61 (37,0) | 196 (39,8) |
| Métastatique récidivante | 182 (55,5) | 99 (60,0) | 281 (57,0) | |
| Locorégionale récidivante | 11 (3,4) | 5 (3,0) | 16 (3,2) | |
| Statut du récepteur de la progestérone, n (%) | Positif | 255 (77,7) | 127 (77,0) | 382 (77,5) |
| Négatif | 70 (21,3) | 36 (21,8) | 106 (21,5) | |
| Siège de la maladie, n (%) | Viscéral | 172 (52,4) | 89 (53,9) | 261 (52,9) |
| Non viscéral | ||||
| Os seulement | 70 (21,3) | 39 (23,6) | 109 (22,1) | |
| Autre | 86 (26,2) | 37 (22,4) | 123 (24,9) | |
| Nombre d’organes touchés | ||||
| 1 | 96 (29,3) | 47 (28,5) | 143 (29,0) | |
| 2 | 76 (23,2) | 42 (25,5) | 118 (23,9) | |
| ≥ 3 | 154 (47,0) | 75 (45,5) | 229 (46,5) | |
| Intervalle sans traitement, n (%) | Patientes ayant reçu un traitement adjuvant, n (%) | 137 (97,9) | 72 (100,0) | 209 (98,6) |
| ≤ 24 mois | 22 (15,7) | 19 (26,4) | 41 (19,3) | |
| > 24 mois | 115 (82,1) | 53 (73,6) | 168 (79,2) | |
| Traitement à action générale antérieur, n (%) | (Néo)adjuvant ou adjuvantb | 166 (50,6) | 85 (51,5) | 251 (50,9) |
| Endocrinothérapie | 141 (43,0) | 78 (47,3) | 219 (44,4) | |
| IAc | 85 (25,9) | 50 (30,3) | 135 (27,4) | |
| Chimiothérapie | 125 (38,1) | 66 (40,0) | 191 (38,7) |
Abréviations : ECOG : Eastern Cooperative Oncology Group; IA : inhibiteur de l’aromatase. a Race non précisée pour 8,5 % des patientes.
b Les patientes pouvaient avoir reçu un traitement dans plus de 1 contexte. c Déclaré par les patientes.
MONARCH 3 – Résultats de l’étude
Le paramètre d’évaluation principal de l’efficacité était la survie sans progression (SSP), telle qu’évaluée par l’investigateur conformément à la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumors). Les paramètres d’évaluation secondaires de l’efficacité étaient notamment la survie globale (SG) et le taux de réponse objective (TRO).
L’analyse finale, réalisée à 26,7 mois de suivi (médiane) dans les deux groupes de traitement, indique que les patientes qui ont reçu VERZENIO en plus d’un IANS ont obtenu une réduction statistiquement significative de 46 % du risque de progression de leur maladie ou de décès, comparativement à celles ayant reçu le placebo en plus d’un IANS. Les données provenant d’un examen radiographique indépendant ont corroboré cet effet thérapeutique. Les résultats sur l’efficacité issus de l’essai MONARCH 3 sont résumés au tableau 28, et la courbe de Kaplan-Meier de la SSP est illustrée à la figure 2.
Tableau 28 – Résultats de MONARCH 3 sur l’efficacité (évaluation par l’investigateur) – population en intention de traiter (ITT) – Traitement du cancer du sein métastatique en association avec un inhibiteur de l’aromatase
VERZENIO + anastrozole ou létrozole | Placebo + anastrozole ou létrozole | |
| Survie sans progressiona | N = 328 | N = 165 |
| Médiane, mois (IC à 95 %) | 28,18 (23,51 à NA) | 14,76 (11,24 à 19,20) |
| RR (IC à 95 %) | 0,540 (0,418 à 0,698) | |
| Valeur p, test stratifié de Mantel-Haenzel (bilatéral) | p < 0,0001 | |
| Taux de réponse objective chez les patientes ayant une maladie mesurable | n = 267 | n = 132 |
| Taux de réponse objectivea,b, n (%) | 163 (61,0) | 60 (45,5) |
| IC à 95 % | 55,2 à 66,9 | 37,0 à 53,9 |
| Réponse complète, n (%) | 9 (3,4) | 0 |
| Réponse partielle, n (%) | 154 (57,7) | 60 (45,5) |
Abréviations : IC : intervalle de confiance; NA : valeur non atteinte; RECIST : Response Evaluation Criteria in Solid Tumors; RR : rapport de risque.
a Évaluation conformément à la version 1.1 des critères RECIST.
b Réponse complète + réponse partielle.
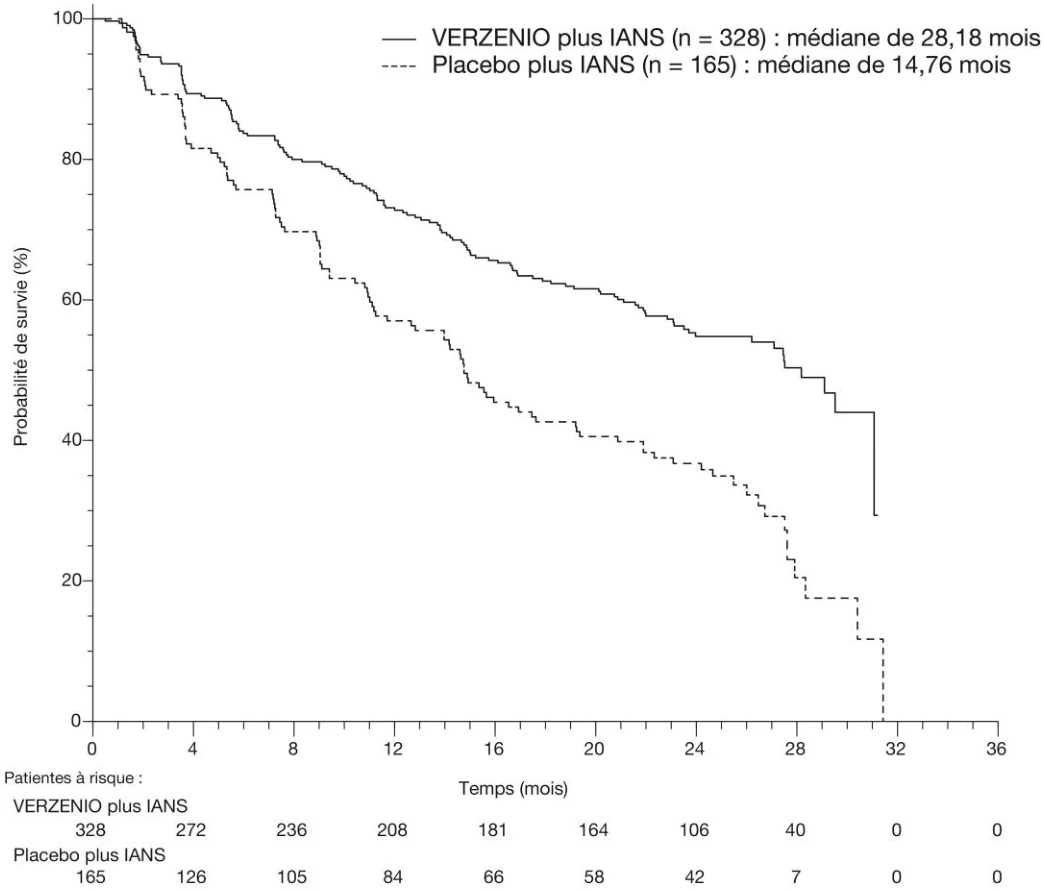
Figure 2 – Courbes de Kaplan-Meier de la survie sans progression : VERZENIO plus IANS par rapport au placebo plus IANS – MONARCH 3
Une série d’analyses de la SSP dans des sous-groupes prédéfinis a été réalisée d’après les facteurs pronostiques et les caractéristiques initiales des patientes. Un bienfait constant a été observé pour l’ensemble des sous-groupes de patientes prédéfinis (Figure 3).
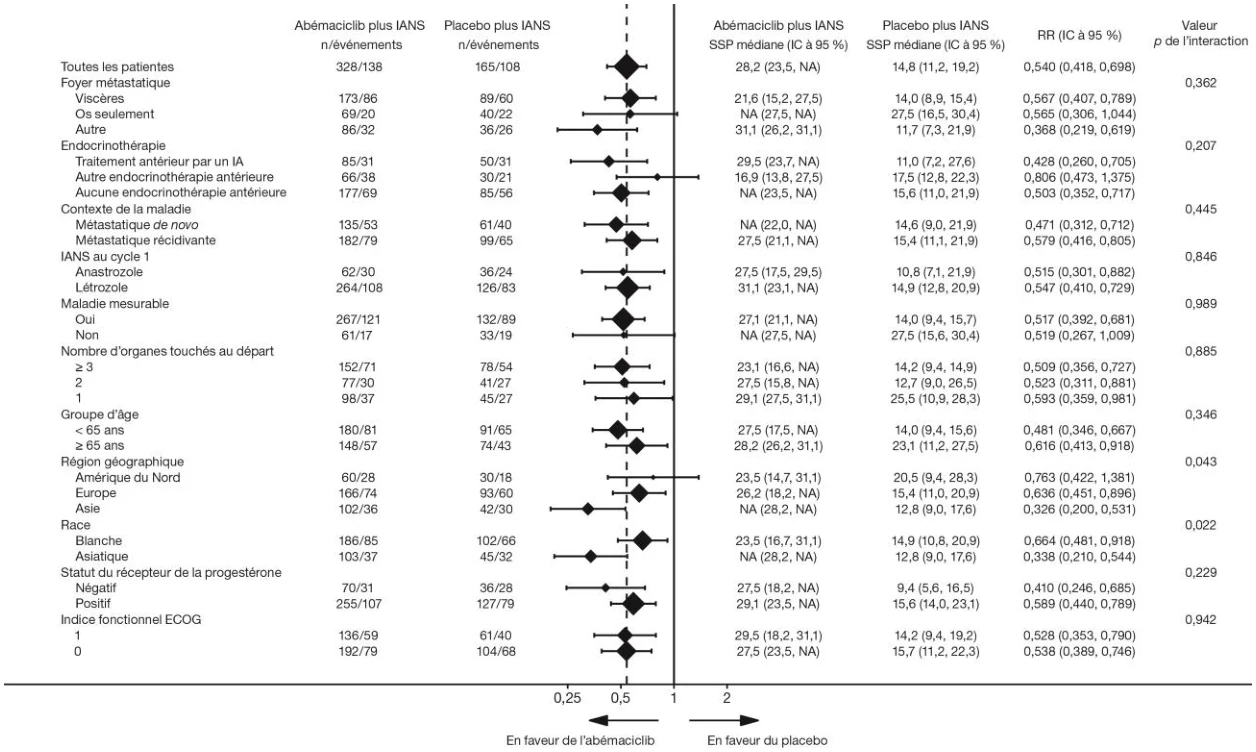
Figure 3 – Graphique en forêt présentant les résultats des analyses de la survie sans progression selon l’évaluation de l’investigateur, par sous-groupes, population en intention de traiter – MONARCH 3
Les données sur la survie globale n’avaient pas atteint leur maturité au moment de l’analyse finale de la SSP. Au total, 93 événements ont été observés (63 événements dans le groupe VERZENIO plus IANS et 30 événements dans le groupe placebo plus IANS); le rapport de risques (RR) était de 1,057.
Traitement du cancer du sein métastatique
Association avec le fulvestrant
VERZENIO (abémaciclib) pour le traitement du cancer du sein avancé ou métastatique exprimant des récepteurs hormonaux (RH positif) et ne surexprimant pas le récepteur 2 du facteur de croissance épidermique humain (HER2 négatif) en association avec le fulvestrant chez les femmes lorsque la maladie évolue après une endocrinothérapie.
Tableau 29 – Résumé de la conception de l’essai et des caractéristiques démographiques de l’étude MONARCH 2 –Traitement du cancer du sein métastatique en association avec le fulvestrant
| Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (Tranche) |
| Essai multicentrique de phase III, contrôlé par placebo et à répartition aléatoire (2:1) | VERZENIO (150 mg par voie orale, 2 fois par jour en continu) ou placebo, plus injection intramusculaire de 500 mg de fulvestrant les jours 1 et 15 du cycle 1 et le jour 1 des cycles subséquents | VERZENIO + fulvestrant (N = 446) Placebo + fulvestrant (N = 223) (Total = 669) | VERZENIO + fulvestrant 59 ans (32 à 91) Placebo + fulvestrant 62 ans (32 à 87) |
L’efficacité de VERZENIO en association avec le fulvestrant a été évaluée dans MONARCH 2, un essai multicentrique contrôlé par placebo et à répartition aléatoire mené chez des femmes qui étaient atteintes d’un cancer du sein avancé ou métastatique RH positif et HER2 négatif ayant évolué après une endocrinothérapie et qui n’avaient pas reçu de chimiothérapie dans un contexte de maladie métastatique. La répartition aléatoire a été stratifiée par foyer métastatique (viscères, os seulement ou autre) et par sensibilité à une endocrinothérapie antérieure (résistance primaire ou secondaire).
VERZENIO ou le placebo ont été administrés par voie orale, avec ou sans nourriture, toutes les 12 (± 2) heures du jour 1 au jour 28 d’un cycle de 28 jours. Les patientes ont reçu le traitement à l’étude jusqu’à l’évolution de la maladie ou l’apparition d’une toxicité inacceptable. Les femmes en préménopause ou en périménopause inscrites à l’essai ont reçu un agoniste de la gonadolibérine (p. ex., goséréline) pendant au moins 4 semaines avant le début du traitement et tout au long de celui-ci. Les permutations entre les groupes de traitement n’étaient pas autorisées.
Les données démographiques et les caractéristiques initiales de la maladie sont présentées au tableau 30.
Tableau 30 – Données démographiques et caractéristiques de la maladie au début de l’essai MONARCH 2 – population en intention de traiter (ITT) –Traitement du cancer du sein métastatique en association avec le fulvestrant
| Paramètre démographique | VERZENIO + fulvestrant (N = 446) | Placebo + fulvestrant (N = 223) | Total (N = 669) | |
| Âge (ans) | Âge médian (min.-max.) | 59 (32,0-91,0) | 62 (32,0-87,0) | 60 (32,0-91,0) |
| Groupe d’âge n (%) | Âge < 65 ans | 291 (65,3) | 133 (59,6) | 424 (63,4) |
| Âge ≥ 65 ans | 155 (34,8) | 90 (40,4) | 245 (36,6) | |
Statut ménopausique, n (%) | Préménopause ou périménopause | 72 (16,1) | 42 (18,8) | 114 (17,0) |
| Ménopause | 371 (83,2) | 180 (80,7) | 551 (82,4) |
| Paramètre démographique | VERZENIO + fulvestrant (N = 446) | Placebo + fulvestrant (N = 223) | Total (N = 669) | |
| Race, n (%)a | Blanche | 237 (53,1) | 136 (61,0) | 373 (55,8) |
| Asiatique | 149 (33,4) | 65 (29,1) | 214 (32,0) | |
| Noire | 9 (2,0) | 5 (2,2) | 14 (2,1) | |
| Autre | 18 (4,0) | 8 (3,6) | 26 (3,9) | |
| Indice fonctionnel ECOG, n (%) | 0 | 264 (59,2) | 136 (61,0) | 400 (59,8) |
| 1 | 176 (39,5) | 87 (39,0) | 263 (39,3) | |
| Stade de la maladie lors du diagnostic initial, n (%) | Stade III | 113 (25,4) | 51 (22,9) | 164 (24,5) |
| Stade IV | 86 (19,3) | 45 (20,2) | 131 (19,6) | |
| Statut du récepteur de la progestérone, n (%) | Positif | 339 (76,0) | 171 (76,7) | 510 (76,2) |
| Négatif | 96 (21,5) | 44 (19,7) | 140 (20,9) | |
Résistance à l’endocrinothérapie, n (%) | Primaire | 111 (24,9) | 58 (26,0) | 169 (25,3) |
| Secondaire | 326 (73,1) | 163 (73,1) | 489 (73,1) | |
| Siège de la maladie métastatique, n (%) | Viscéral | 245 (54,9) | 128 (57,4) | 373 (55,8) |
| Non viscéral | ||||
| Os seulement | 123 (27,6) | 57 (25,6) | 180 (26,9) | |
| Autre | 75 (16,8) | 38 (17,0) | 113 (16,9) | |
| Traitement dans un contexte de maladie localement avancée/ métastatique, n (%) | Endocrinien | 173 (38,8) | 86 (38,6) | 259 (38,7) |
| Létrozole | 95 (21,3) | 41 (18,4) | 136 (20,3) | |
| Anastrozole | 28 (6,3) | 15 (6,7) | 43 (6,4) | |
| Exémestane | 14 (3,1) | 9 (4,0) | 23 (3,4) | |
| Tamoxifène | 48 (10,8) | 24 (10,8) | 72 (10,8) |
Abréviation : ECOG : Eastern Cooperative Oncology Group.
a Race non précisée pour 4,2 % des patientes.
MONARCH 2 – Résultats de l’étude
Le paramètre d’évaluation principal de l’efficacité était la survie sans progression (SSP), telle qu’évaluée par l’investigateur conformément à la version 1.1 des critères RECIST. Les paramètres d’évaluation secondaires de l’efficacité étaient notamment la SG et le TRO.
Les analyses de l’efficacité, effectuées à 20 mois de suivi (médiane) dans les deux groupes de traitement, indiquent que les patientes qui ont reçu VERZENIO en plus du fulvestrant ont obtenu une réduction statistiquement significative de 44,7 % du risque d’évolution de leur maladie ou de décès, comparativement à celles ayant reçu le placebo en plus du fulvestrant (Tableau 31 et Figure 4). Les données provenant d’un examen radiographique indépendant ont corroboré cet effet thérapeutique. Un bienfait constant a été observé pour l’ensemble des sous-groupes prédéfinis et des statuts ménopausiques (Figure 5.
Une analyse planifiée de la survie globale (SG) a été effectuée après 338 événements (211 dans le groupe VERZENIO plus fulvestrant et 127 dans le groupe placebo plus fulvestrant). Selon une analyse provisoire préétablie de la SG, une prolongation statistiquement significative de la survie a été observée dans le groupe VERZENIO plus fulvestrant comparativement au groupe placebo plus fulvestrant, le rapport de risques étant de 0,757
(intervalle de confiance à 95 % : 0,606 à 0,945, valeur p = 0,0137 [test bilatéral]). La SG médiane était de 46,7 mois dans le groupe VERZENIO plus fulvestrant, comparativement à 37,3 mois dans le groupe placebo plus fulvestrant (Tableau 31 et Figure 6). Un bienfait constant a été observé pour l’ensemble des sous-groupes prédéfinis.
Les résultats sur l’efficacité issus de l’étude MONARCH 2 sont résumés au tableau 31, et les courbes de Kaplan-Meier de la SSP et de la SG sont illustrées à la figure 4 et à la figure 6, respectivement.
Tableau 31 – Résultats de MONARCH 2 sur l’efficacité – population en intention de traiter (ITT) –Traitement du cancer du sein métastatique en association avec le fulvestrant
| VERZENIO + fulvestrant | Placebo + fulvestrant | |
Survie sans progressiona (évaluation par l’investigateur) | N = 446 | N = 223 |
| Médiane, mois (IC à 95 %) | 16,4 (14,4 à 19,3) | 9,3 (7,4 à 11,4) |
| RR (IC à 95 %) | 0,553 (0,449 à 0,681) | |
| Valeur p, test stratifié de Mantel-Haenzel (bilatéral) | p < 0,0001 | |
| Survie globaleb | ||
| Nombre de décès (%) | 211 (47,3) | 127 (57,0) |
| Médiane, mois (IC à 95 %) | 46,7 (39,2 à 52,2) | 37,3 (34,4 à 43,2) |
| RR (IC à 95 %) | 0,757 (0,606 à 0,945) | |
| Valeur p, test stratifié de Mantel-Haenzel (bilatéral) | p = 0,0137 | |
| Taux de réponse objective chez les patientes ayant une maladie mesurable | N = 318 | N = 164 |
| Taux de réponse objectivea,c, n (%) | 153 (48,1) | 35 (21,3) |
| IC à 95 % | 42,6 à 53,6 | 15,1 à 27,6 |
| Réponse complète, n (%) | 11 (3,5) | 0 (0,0) |
| Réponse partielle, n (%) | 142 (44,7) | 35 (21,3) |
Abréviations : IC : intervalle de confiance; RECIST : Response Evaluation Criteria in Solid Tumors; RR : rapport de risque.
a Évaluation conformément à la version 1.1 des critères RECIST.
b L’analyse provisoire des données sur la SG a été effectuée après 338 événements. c Réponse complète + réponse partielle.
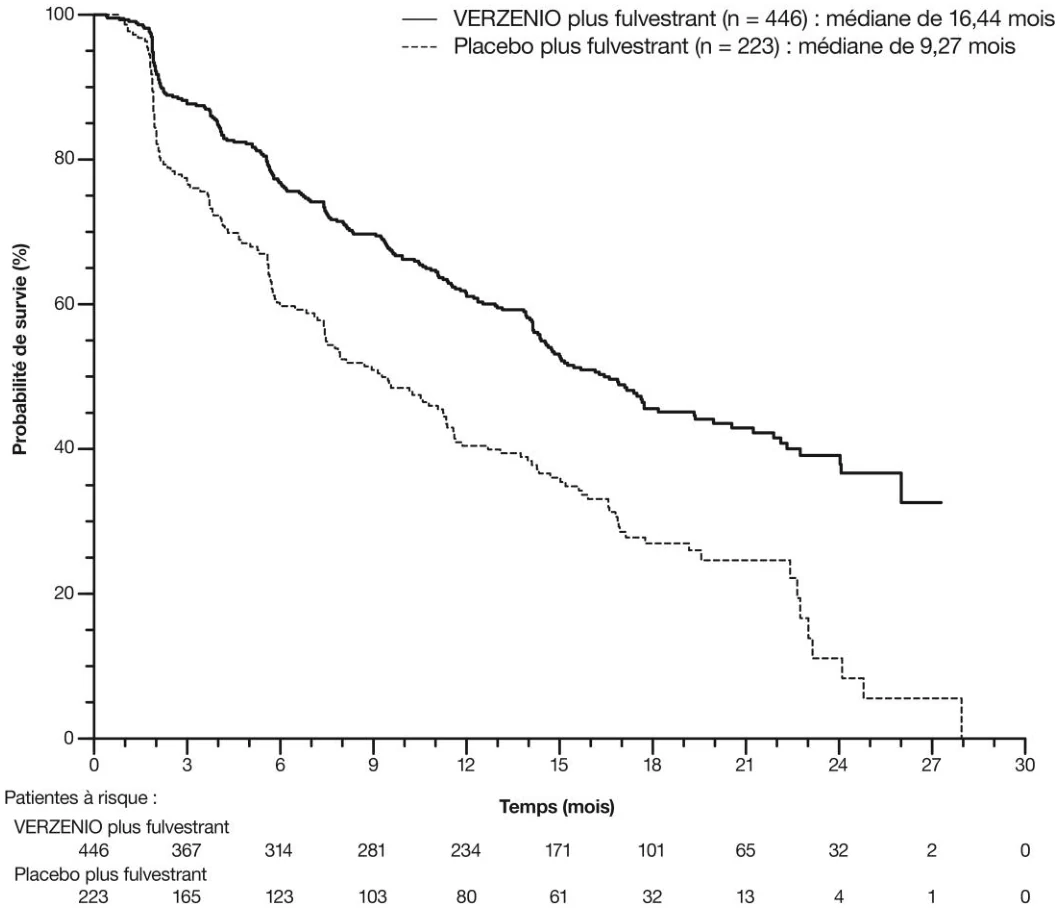
Figure 4 – Courbes de Kaplan-Meier de la survie sans progression : VERZENIO plus fulvestrant par rapport au placebo plus fulvestrant – MONARCH 2
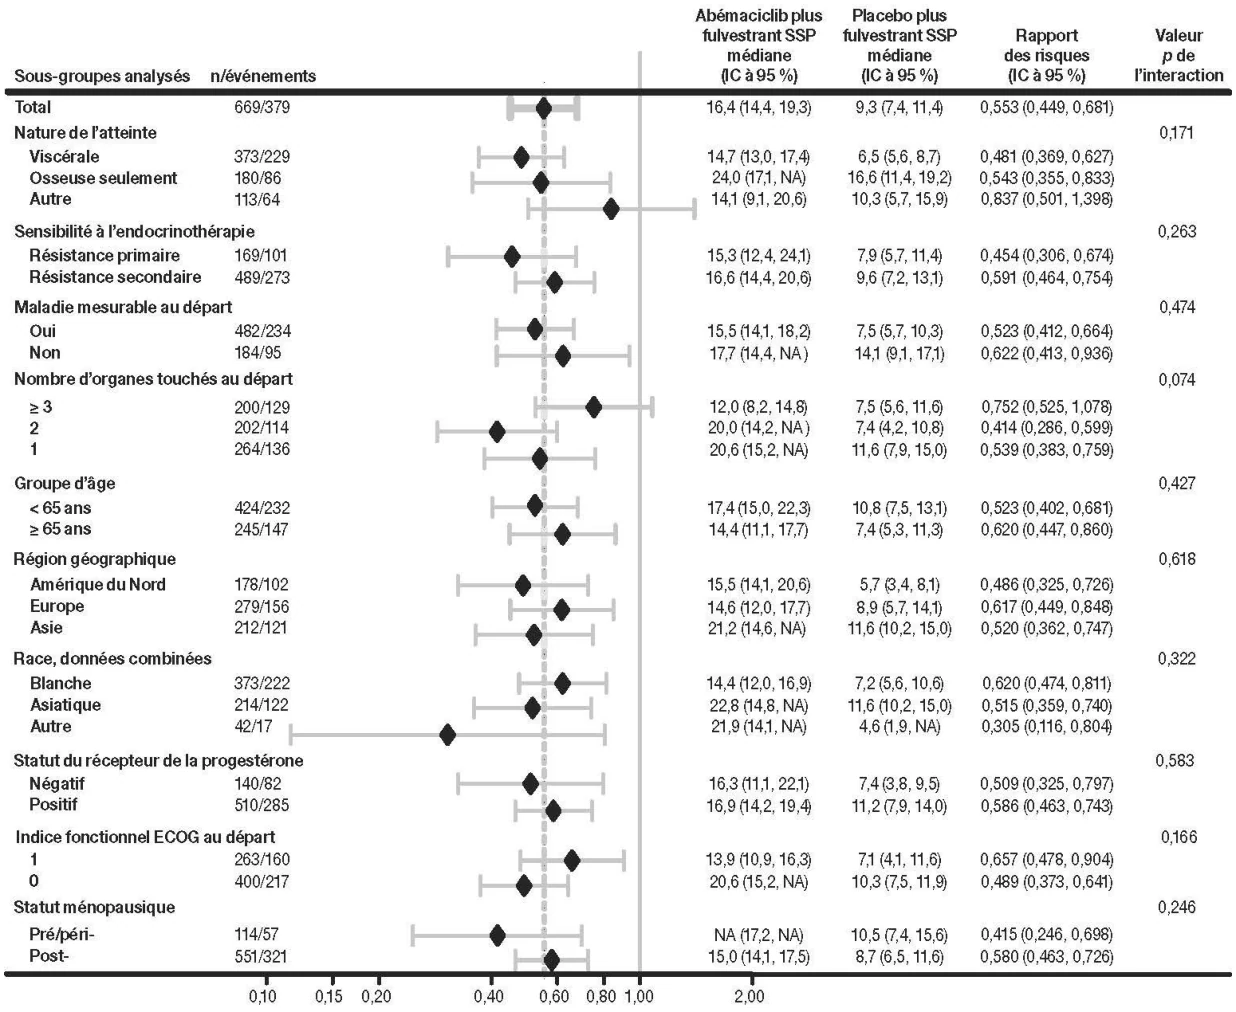
Figure 5 – Graphique en forêt du résumé de la survie sans progression pour certains sous-groupes, population en intention de traiter – MONARCH 2
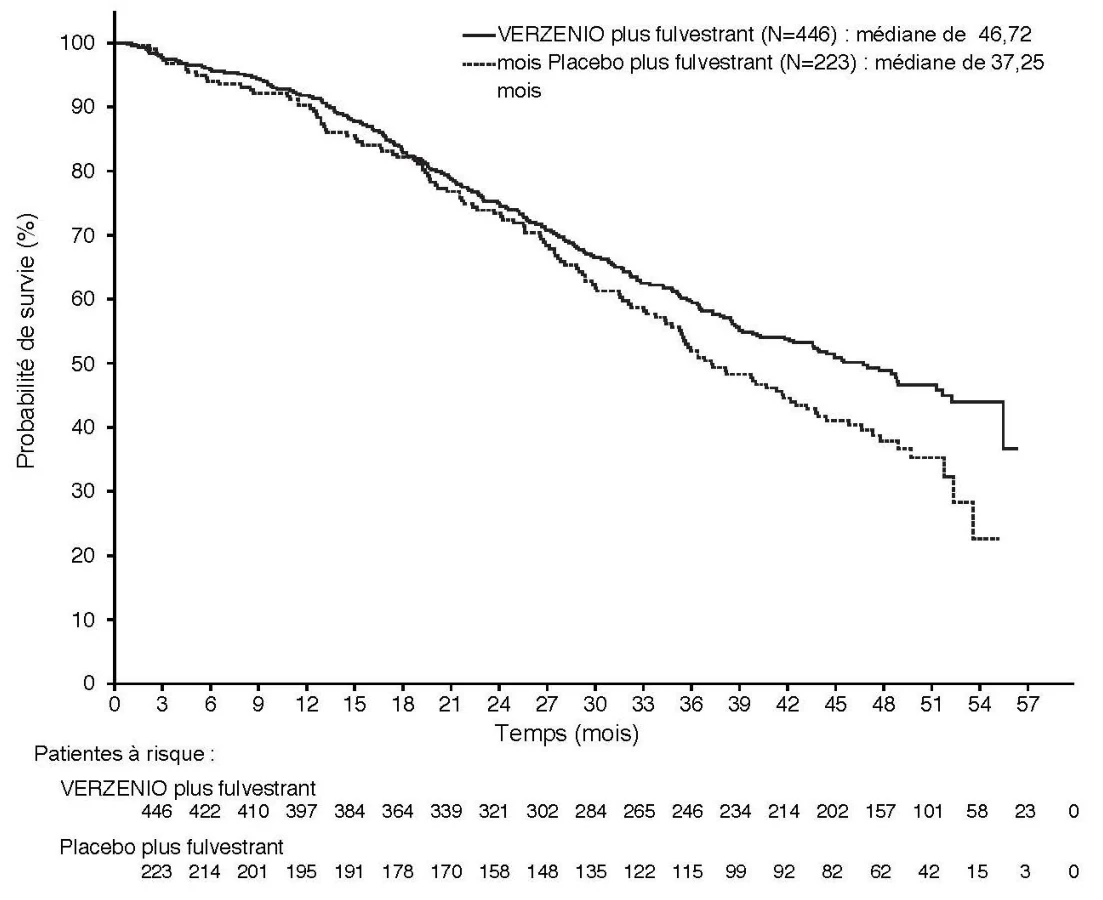
Figure 6 – Courbes de Kaplan-Meier de la survie globale : VERZENIO plus fulvestrant par rapport au placebo plus fulvestrant – MONARCH 2
Traitement du cancer du sein métastatique
Monothérapie
VERZENIO (abémaciclib) pour le traitement du cancer du sein avancé ou métastatique exprimant des récepteurs hormonaux (RH positif) et ne surexprimant pas le récepteur 2 du facteur de croissance épidermique humain (HER2 négatif) en monothérapie chez les femmes en cas d’évolution de la maladie après une endocrinothérapie et au moins deux chimiothérapies antérieures, dont au moins une à base de taxane. Par ailleurs, l’une de ces chimiothérapies doit avoir été administrée dans un contexte métastatique.
Tableau 32 – Résumé de la conception de l’essai et des caractéristiques démographiques de l’étude MONARCH 1 – Traitement du cancer du sein métastatique en monothérapie
| Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (Tranche) |
Essai multicentrique ouvert de phase II, à un seul groupe | VERZENIO à 200 mg par voie orale, 2 fois par jour, en continu | VERZENIO en monothérapie (n = 132) | VERZENIO en monothérapie 58 ans (36 à 89) |
L’efficacité de VERZENIO en monothérapie a été évaluée dans MONARCH 1, un essai multicentrique ouvert à un seul groupe mené chez des femmes atteintes d’un cancer du sein métastatique RH positif et HER2 négatif ayant évolué pendant ou après une endocrinothérapie antérieure et au moins deux schémas de chimiothérapie (comprenant un taxane dans tout contexte et au plus deux schémas dans un contexte de maladie métastatique). Toutes les patientes avaient une maladie mesurable au début de l’essai. VERZENIO a été administré par voie orale (sans nourriture 1 heure avant ou 1 heure après la prise du médicament), toutes les 12 (± 2) heures du jour 1 au jour 28 d’un cycle de 28 jours. Le traitement à l’étude s’est poursuivi jusqu’à l’évolution de la maladie ou l’apparition d’une toxicité inacceptable. Le nombre médian de cycles par patiente a été de 5, et la durée médiane du traitement, de 138,5 jours.
Dans le contexte de maladie métastatique, les patientes avaient reçu une médiane de 3 (extrêmes = 1-8) traitements à action générale et de 2 (extrêmes = 1-6) traitements endocriniens. Toujours dans le contexte de maladie métastatique, les schémas de chimiothérapie (au plus 2) comprenaient des traitements à base de taxane (68,9 %), de capécitabine (55,3 %), de gemcitabine (7,6 %), de vinorelbine (6,8 %) et d’éribuline (4,5 %), et des thérapies ciblées (évérolimus, 28,0 %).
La durée de la maladie métastatique (de la date du diagnostic de maladie de stade IV à la date d’administration de la première dose du médicament à l’étude) était de 27,6 mois (extrêmes = 0,1-228,9).
Les données démographiques et les caractéristiques initiales de la maladie sont présentées au tableau 33.
Tableau 33 – Données démographiques et caractéristiques de la maladie au début de l’essai MONARCH 1 et avant le traitement – population en intention de traiter (ITT) – Traitement du cancer du sein métastatique en monothérapie
| Paramètre démographique | VERZENIO en monothérapie (N = 132) | |
| Âge (ans) | Âge médian (min.-max.) | 58,0 (36,0-89,0) |
| Groupe d’âge, n (%) | Âge < 65 ans | 90 (68,2) |
| Âge ≥ 65 ans | 42 (31,8) | |
| Race, n (%)a | Blanche | 112 (84,8) |
| Noire | 6 (4,5) | |
| Asiatique | 2 (1,5) | |
| Indice fonctionnel ECOG, n (%) | 0 | 73 (55,3) |
| 1 | 59 (44,7) | |
| Siège de la maladie, n (%) | Viscères | 119 (90,2) |
| Paramètre démographique | VERZENIO en monothérapie (N = 132) | |
| Foie | 93 (70,5) | |
| Poumon | 31 (23,5) | |
| Os | 82 (62,1) | |
| Os seulement | 3 (2,3) | |
| Nombre de foyers métastatiques, n (%) | 1 | 19 (14,4) |
| 2 | 46 (34,8) | |
| ≥ 3 | 67 (50,8) | |
| Schémas thérapeutiques antérieurs dans un contexte de maladie métastatique, n (%) | Endocrinothérapie antérieure | |
| 1 schéma | 48 (36,4) | |
| 2 schémas | 25 (18,9) | |
| 3 schémas | 24 (18,2) | |
| ≥ 4 schémas | 18 (13,6) | |
| Chimiothérapie antérieure | ||
| 1 schéma | 67 (50,8) | |
| 2 schémas | 64 (48,5) | |
| 3 schémas | 1 (0,8) |
Abréviation : ECOG : Eastern Cooperative Oncology Group.
a Race non précisée pour 9,1 % des patientes.
MONARCH 1 – Résultats de l’étude
Le paramètre d’évaluation principal de l’efficacité était le taux de réponse objective (TRO) confirmé par l’évaluation de l’investigateur conformément à la définition de la version 1.1 des critères RECIST. Les paramètres d’évaluation secondaires de l’efficacité étaient notamment la durée de la réponse (DR). Un examen radiographique indépendant des images a également été effectué aux fins de l’évaluation de l’efficacité.
Les résultats sur l’efficacité issus de MONARCH 1 sont résumés au tableau 34.
Tableau 34 – Résultats de MONARCH 1 sur l’efficacité (évaluation par l’investigateur) – population en intention de traiter (ITT) – Traitement du cancer du sein métastatique en monothérapie
VERZENIO en monothérapie N = 132 | ||
| Évaluation par l’investigateur | Examen indépendant | |
| Taux de réponse objectivea, n (%) | 26 (19,7) | 23 (17,4) |
| IC à 95 % | 13,3 à 27,5 | 11,4 à 25,0 |
| Meilleure réponse globalea | ||
| Réponse partielle, n (%) | 26 (19,7) | 23 (17,4) |
| Réponse complète, n (%) | 0 | 0 |
| Durée de la réponsea | ||
| Durée de la réponse, médiane, mois | 8,6 | 7,2 |
VERZENIO en monothérapie N = 132 | ||
| Évaluation par l’investigateur | Examen indépendant | |
| IC à 95 % | 5,8 à 10,2 | 5,6 à NA |
Abréviations : IC : intervalle de confiance; NA : valeur non atteinte; RECIST : Response Evaluation Criteria in Solid Tumors.
a Évaluation conformément à la version 1.1 des critères RECIST.
16 Toxicologie non clinique
Toxicologie générale : Des études sur la toxicité de doses répétées administrées par voie orale ont été menées chez des souris et des chiens pendant une durée d’au plus 3 mois ainsi que chez des rats pendant une période maximale de 6 mois. Les principaux organes cibles associés au schéma d’administration quotidien de l’abémaciclib chez les rongeurs et les chiens étaient la moelle osseuse, le tractus gastro-intestinal, les tissus lymphoïdes et les organes reproducteurs des mâles. Les changements morphologiques dans ces organes cadraient avec les effets antiprolifératifs observés dans des cellules à division rapide, notamment des cytopénies dans le sang périphérique et une hypocellularité de la moelle osseuse; une nécrose ou une hyperplasie des cryptes intestinales, et une atrophie des villosités intestinales; une déplétion des cellules lymphoïdes; ainsi qu’une hypospermatogenèse et une atrophie testiculaire. Des effets sur les poumons (accumulation de macrophages dans les alvéoles et inflammation bronchoalvéolaire) ont été observés chez les chiens et les souris traités pendant 3 mois à des taux d’exposition (ASC) environ 0,1 fois et 11 fois plus élevés que l’exposition chez l’être humain à la dose recommandée, respectivement, et, chez les rats, à un taux environ 2,9 fois plus élevé que l’exposition chez l’être humain. Les effets sur les poumons sont survenus à la plus faible dose testée chez les rats, soit 10 mg/kg/jour.
Des effets sur les yeux (atrophie rétinienne, cataractes) sont survenus uniquement chez les rongeurs. Les effets oculaires sont survenus à des taux d’exposition inférieurs que chez l’être humain. Des effets sur les reins (dégénérescence ou régénération tubulaire, vacuolisation, dilatation) et des effets mineurs sur le pancréas (vacuolisation, atrophie) sont survenus chez les souris traitées pendant 3 mois et les rats traités pendant 6 mois à des taux d’exposition environ 1,8 et 2,9 fois plus élevés que chez l’être humain, respectivement. Les effets sur les reins sont survenus à la plus faible dose testée chez les rats, soit 10 mg/kg/jour. Des effets sur les muscles squelettiques (dégénérescence des fibres musculaires) sont survenus uniquement chez les rats à des taux d’exposition environ 6 fois plus élevés que chez l’être humain.
Un rétablissement complet ou partiel a été observé pour tous les organes cibles à la fin de la période de rétablissement de 28 jours, à l’exception des effets sur les organes reproducteurs des mâles. Le temps requis pour le rétablissement des effets secondaires oculaires n’a pas été évalué.
Cancérogénicité : L’abémaciclib a fait l’objet d’une étude de cancérogénicité de 2 ans chez des rats. Chez 12 % des rats mâles, l’administration de doses quotidiennes d’abémaciclib par voie orale a causé l’apparition d’adénomes bénins des cellules interstitielles des testicules à des doses allant jusqu’à 3 mg/kg/jour (environ 1,5 fois l’exposition humaine à la dose clinique de 150 mg 2 fois par jour [d’après l’ASC]), la plus forte dose étudiée. Une hyperplasie des cellules interstitielles avait d’abord été observée. À des doses égales ou supérieures à 0,3 mg/kg/jour
(environ 0,1 fois l’exposition humaine à la dose clinique de 150 mg 2 fois par jour [d’après l’ASC]), une hyperplasie des cellules interstitielles avait été mise en évidence. On ignore si de tels effets peuvent se produire chez l’humain. Aucun phénomène néoplasique lié à l’administration d’abémaciclib à des rates n’a été observé.
Génotoxicité : L’abémaciclib et ses métabolites humains actifs M2 et M20 n’ont pas été mutagènes lors d’un test de mutation inverse sur bactérie (Ames), ni clastogènes lors d’un test d’aberration chromosomique in vitro sur cellules ovariennes de hamster chinois ou sur lymphocytes de sang périphérique humain. L’abémaciclib n’a pas été clastogène lors d’un test du micronoyau in vivo sur cellules de moelle osseuse de rat.
Toxicologie pour la reproduction et le développement :
Études sur la fertilité
L’abémaciclib pourrait altérer la fertilité chez les hommes aptes à procréer. Au cours des études d’au plus 3 mois sur la toxicité de doses répétées, les anomalies liées à l’abémaciclib notées dans les testicules, l’épididyme, la prostate et les vésicules séminales à des doses ≥ 10 mg/kg/jour chez des rongeurs et ≥ 0,3 mg/kg/jour chez des chiens ont été notamment une diminution du poids des organes, des débris cellulaires intratubulaires, une hypospermie, une dilatation tubulaire, une atrophie et une dégénérescence/nécrose. Chez les rats et les chiens, l’exposition (ASC) correspondant à ces doses était d’environ 2 et 0,02 fois, respectivement, celle obtenue chez l’être humain à la dose maximale recommandée. Aucun effet sur les organes reproducteurs des femelles n’a été observé lors des études sur la toxicité de doses répétées. Dans une étude consacrée à la fertilité réalisée chez des rats mâles, l’administration d’abémaciclib n’a eu aucun effet sur la capacité reproductrice de ces derniers. Dans le cadre d’une étude consacrée à la fertilité et aux premiers stades du développement embryonnaire réalisée chez des rates, et dans le cadre d’études sur la toxicité de doses répétées, l’administration d’abémaciclib n’a eu aucun effet sur la capacité reproductrice de ces dernières, pas plus qu’elle n’a eu d’effet important sur l’appareil reproducteur des rates susceptible d’indiquer que l’abémaciclib pourrait altérer leur fertilité.
Études sur le développement embryofœtal
Au cours d’une étude sur le développement embryofœtal, des rates gravides ont reçu par voie orale des doses d’abémaciclib allant jusqu’à 15 mg/kg/jour durant la période d’organogenèse; l’abémaciclib a été tératogène. Les doses ≥ 4 mg/kg/jour ont causé une diminution du poids corporel des fœtus et une incidence accrue de malformations et de variations cardiovasculaires et squelettiques. Les anomalies étaient notamment l’absence de tronc artériel brachiocéphalique et de crosse aortique, une malposition de l’artère sous-clavière, une sternèbre non ossifiée, une ossification bifide du centre des vertèbres thoraciques de même que des côtes rudimentaires ou noduleuses. À la dose de 4 mg/kg/jour chez les rates, l’exposition générale des mères était à peu près égale à l’exposition (ASC) obtenue chez l’être humain à la dose recommandée.
Toxicologie particulière : À des doses orales allant jusqu’à 40 mg/kg, l’abémaciclib n’a pas été phototoxique lors d’une étude de phototoxicité chez les rats. L’abémaciclib n’a pas causé de toxicité cutanée chez le rat au cours d’une étude durant laquelle il a été appliqué sur la peau à des doses allant jusqu’à 2 000 mg/kg. L’abémaciclib n’a pas été irritant lors d’un essai d’opacité et de perméabilité de la cornée bovine.