


Monographie de produit - Vesanoid
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 3, MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES | 11/2022 |
| 7, MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire | 11/2022 |
| 7, MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique | 11/2022 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ...................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Dose recommandée et modification posologique .................................................. 5
4.4 Administration ......................................................................................................... 6
4.5 Dose oubliée ............................................................................................................ 6
5 SURDOSAGE .............................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 7
7.1 Populations particulières ....................................................................................... 10
7.1.1 Femmes enceintes ........................................................................................... 10
7.1.2 Allaitement ....................................................................................................... 10
7.1.3 Enfants ............................................................................................................. 10
7.1.4 Personnes âgées .............................................................................................. 11
8 EFFETS INDÉSIRABLES .............................................................................................. 11
8.1 Aperçu des effets indésirables ............................................................................... 11
8.2 Effets indésirables observés dans les essais cliniques ........................................... 11 8.3 Effets indésirables peu courants observés au cours des essais cliniques ............. 12
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques
- enfants…………………………………………………………………………………………………………………….13
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 14
8.5 Effets indésirables observés après la mise en marché .......................................... 14
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 15
9.1 Interactions médicamenteuses graves .................................................................. 15
9.2 Aperçu des interactions médicamenteuses........................................................... 15
9.4 Interactions médicament-médicament ................................................................. 15
9.5 Interactions médicament-aliment ......................................................................... 17
9.6 Interactions médicament-plante médicinale ........................................................ 17
9.7 Interactions médicament-tests de laboratoire ...................................................... 17
10 PHARMACOLOGIE CLINIQUE .................................................................................... 17
10.1 Mode d’action .................................................................................................. 17
10.2 Pharmacodynamie ........................................................................................... 18
10.3 Pharmacocinétique .......................................................................................... 18
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 19
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 19
PARTIE II : INFORMATION SCIENTIFIQUE ............................................................................. 20
13 INFORMATION PHARMACEUTIQUE.......................................................................... 20
14 ESSAIS CLINIQUES .................................................................................................... 20
15 MICROBIOLOGIE ...................................................................................................... 20
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 21
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 22
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Vesanoid (trétinoïne, aussi appelée acide tout-trans rétinoïque [ATRA]) est indiqué pour :
induire une rémission chez les patients atteints de leucémie aiguë promyélocytaire (LAP;
classification FAB : LAM-M3).
Les patients non traités antérieurement ainsi que les patients qui ont fait une rechute après une chimiothérapie classique ou qui se sont révélés réfractaires à celle-ci (daunomycine et cytosine arabinoside ou traitements équivalents) peuvent être traités par Vesanoid.
1.1 Enfants
Enfants : On dispose de peu de données relatives à l’innocuité et à l’efficacité de la trétinoïne dans la population pédiatrique (voir 4.2 Dose recommandée et modification posologique et 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées : On dispose de peu de données relatives à l’innocuité et à l’efficacité de la trétinoïne chez les patients âgés comparativement aux patients adultes plus jeunes (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
La trétinoïne est contre-indiquée chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour la liste complète, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
La trétinoïne est hautement tératogène; par conséquent, Vesanoid est contre-indiqué pendant la grossesse et chez les femmes qui allaitent. La trétinoïne ne doit pas être administrée à des femmes en âge de procréer à moins qu’elles utilisent une méthode de contraception efficace pendant au moins un mois avant le début du traitement, pendant toute la durée du traitement et pendant au moins un mois suivant l’arrêt du traitement (voir 7.1.1 Femmes enceintes).
L’utilisation de la trétinoïne en combinaison avec de la vitamine A, des tétracyclines et d’autres rétinoïdes est contre-indiquée (voir 9 INTERACTIONS MÉDICAMENTEUSES).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Effet tératogène : La trétinoïne est hautement tératogène. Son utilisation est contre-indiquée chez les femmes enceintes. La trétinoïne ne doit pas être administrée à des femmes en âge de procréer à moins qu’elles utilisent une méthode de contraception efficace pendant au moins un mois avant le début du traitement, pendant toute la durée du traitement et pendant au moins un mois suivant l’arrêt du traitement (voir 2 CONTRE-INDICATION et 7.1.1 Femmes enceintes).
Malgré toutes les précautions, si une grossesse se produisait pendant le traitement avec la trétinoïne ou au cours du mois suivant l’arrêt du traitement, il y a un grand risque de malformations graves pour le fœtus, surtout si la mère prenait de la trétinoïne durant le premier trimestre de la grossesse (voir 7.1.1 Femmes enceintes).
Le syndrome de différenciation (anciennement appelé syndrome de l’acide rétinoïque) : Un syndrome de différenciation a été rapporté chez de nombreux patients souffrant de LAP traités par la trétinoïne (environ 26 % dans certains essais cliniques) ou en association avec le trioxyde d’arsenic et peut être fatal.
Le syndrome de différenciation peut se manifester par des symptômes graves tels que fièvre, dyspnée, détresse respiratoire aiguë, infiltrats pulmonaires, hypotension, épanchements pleuraux et péricardiques, œdème périphérique, prise de poids et peut évoluer en insuffisance pulmonaire, hépatique et rénale, et en défaillance multiviscérale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- En raison de données limitées chez l’insuffisant hépatique et/ou l’insuffisant rénal, la posologie doit, par mesure de prudence, être réduite à 25 mg/m².
Exclure toute grossesse avant l’administration. Voir 3 ENCADRÉ « MISES EN GARDE ET
PRÉCAUTIONS IMPORTANTES » et 7.1.1 Femmes enceintes.
4.2 Dose recommandée et modification posologique
Dose recommandée
La dose quotidienne totale recommandée est de 45 mg/m² de surface corporelle, répartie en 2 prises égales par voie orale chez les patients atteints de LAP, y compris les patients gériatriques et pédiatriques. Cette dose correspond à environ 8 capsules par dose pour un adulte.
Le traitement doit se poursuivre pendant 30 à 90 jours jusqu’à l’obtention d’une rémission complète.
Une fois la rémission complète obtenue, il faut instaurer immédiatement une chimiothérapie de consolidation incluant une anthracycline et la cytosine arabinoside; par exemple, trois cycles espacés de 5 à 6 semaines.
Si la trétinoïne seule induit une rémission, il n’est pas nécessaire d’en modifier la dose quand on lui ajoute une chimiothérapie.
Modification posologique
- Dans les cas de syndrome de différenciation modéré et sévère, une interruption temporaire du traitement par la trétinoïne doit être envisagée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités). Il peut être nécessaire d’interrompre le traitement par la trétinoïne pendant la période symptomatique aiguë initiale, mais celui-ci peut être repris lorsque les symptômes disparaissent.
- Si une hypertension intracrânienne/pseudotumeur cérébrale survient, une réduction de la dose de trétinoïne est recommandée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique).
- Une réduction de la dose doit en particulier être envisagée chez les enfants qui présentent des céphalées réfractaires (voir 7.1.3 Enfants).
L’interruption ou la poursuite du traitement sera envisagée après que l’on aura évalué le bénéfice de la thérapeutique par rapport à la gravité des effets indésirables.
Enfants : On dispose de peu de données relatives à l’innocuité et à l’efficacité de la trétinoïne chez l’enfant. Le schéma thérapeutique applicable à l’enfant est identique à celui de l’adulte. La dose pédiatrique optimale de la trétinoïne n’a pas encore été établie. En vue de limiter la toxicité liée à la trétinoïne, la dose journalière peut être réduite à 25 mg/m² chez l’enfant.
Insuffisance rénale et hépatique : La pharmacocinétique de la trétinoïne chez les patients dont la fonction rénale ou hépatique est compromise n’a pas été étudiée (voir 10.3 Pharmacocinétique). La nécessité d’ajuster le dosage chez les patients atteints d’insuffisance rénale ou hépatique est inconnue, mais une réduction de la dose à 25 mg/m² est recommandée à titre préventif.
4.4 Administration
Les capsules doivent être avalées en entier avec de l’eau. Elles ne doivent pas être mâchées. Il est recommandé de prendre les capsules au cours d’un repas ou peu de temps après.
4.5 Dose oubliée
En cas d'oubli d'une dose, elle doit être prise dans les 6 heures qui suivent. Si 6 heures se sont écoulées depuis la dose initiale oubliée, la dose doit être omise, et l’horaire normal des prises seradoit être poursuivi.
5 SURDOSAGE
En cas d’administration de doses excessives de trétinoïne, des signes réversibles d’hypervitaminose A (céphalées, nausées, vomissements, symptômes cutanéo-muqueux) peuvent apparaître. Il n’existe pas de traitement spécifique en cas de surdosage, une surveillance dans un service spécialisé en hématologie est recommandée.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Les capsules de Vesanoid (trétinoïne) sont disponibles en flacons de 100 capsules. Les capsules sont ovales et bicolores avec une moitié jaune-orange et une moitié brun-rouge.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le syndrome de différenciation (anciennement appelé syndrome de l’acide rétinoïque) : Au cours des essais cliniques, une hyperleucocytose a été fréquemment observée, parfois associée au « syndrome de différenciation » (SD). Le SD a été rapporté chez de nombreux patients souffrant de leucémie aiguë promyélocytaire traités par la trétinoïne (environ 26 % dans certains essais cliniques) ou en association avec le trioxyde d’arsenic et peut être fatal. La reconnaissance et le traitement précoces du SD sont donc d’une importance primordiale. Si des symptômes du SD se manifestent, il faut instaurer immédiatement une corticothérapie (dexaméthasone) de courte durée à doses élevées, surtout si les patients chez qui l’on soupçonne ce syndrome ne présentent pas d’hyperleucocytose.
Au cours des essais cliniques, une hyperleucocytose a été fréquemment observée (75 %), parfois associée au SD.
Dans les cas où une hyperleucocytose survient pendant un traitement par la trétinoïne seule, on peut prévenir ce syndrome en ajoutant au traitement par la trétinoïne une chimiothérapie à base d’anthracycline à pleine dose en fonction du nombre de leucocytes. Voici les recommandations thérapeutiques actuelles :
♦ Traiter immédiatement, par la trétinoïne en association avec une chimiothérapie, les patients qui ont une numération leucocytaire > 5 x 10⁹/L lors du diagnostic ou à tout moment par la suite.
♦ Ajouter une chimiothérapie à pleine dose au traitement par la trétinoïne si le nombre de leucocytes est < 5 x 10⁹/L au jour 0 de ce traitement et s’il devient :
♦ ≥ 6 x 10⁹/L entre le jour 1 et le jour 6 du traitement
et/ou ≥ 10 x 109/L entre le jour 7 et le jour 10 du traitement
et/ou ≥ 15 x 109/L entre le jour 11 et le jour 28 du traitement
♦ Traiter par la dexaméthasone (10 mg toutes les 12 heures pendant un maximum de 3 jours ou jusqu’à la disparition des symptômes) les patients qui présentent des signes cliniques précoces du syndrome.
♦ Dans les cas de SD modéré et de SD sévère, une interruption temporaire du traitement par la
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Capsule de 10 mg | Amidon hydrolysé hydrogéné, cire d’abeille jaune, dioxyde de titane, gélatine, glycérol, huile de soja, huile de soja hydrogénée, huile de soja partiellement hydrogénée, mannitol, oxyde de fer rouge, oxyde de fer jaune, sorbitol | ||
trétinoïne doit être envisagée.
Ces recommandations thérapeutiques permettent de réduire la mortalité et la morbidité chez les patients présentant ce syndrome.
Une thérapeutique de soutien adaptée aux patients atteints de leucémie aiguë promyélocytaire, soit la prévention des hémorragies et le traitement rapide des infections, doit être maintenue au cours du traitement par la trétinoïne.
Une valeur élevée de l’indice de masse corporelle (IMC) a été identifiée comme facteur prédictif du SD. Ainsi, les patients dont l’IMC est élevé doivent être étroitement surveillés pendant le traitement, notamment par le suivi de leurs fonctions respiratoires, de la diurèse et du taux de créatinine.
Cardiovasculaire
Thrombose
Il y a un risque de thrombose (tant veineuse qu’artérielle) pouvant toucher tout appareil organique durant le premier mois du traitement (voir 8 EFFETS INDÉSIRABLES). Par conséquent, il faut faire preuve de prudence quand on traite des patients avec la trétinoïne en association avec des antifibrinolytiques, comme l’acide tranexamique, l’acide aminocaproïque ou l’aprotinine (voir 9.1 Interactions médicamenteuses graves).
Myocardite
Une myocardite a été signalée chez des patients atteints de LAP traités par trétinoïne et a été fréquemment observée chez les patients atteints de SD. Les symptômes les plus courants de la myocardite étaient les douleurs thoraciques, la dyspnée, la fatigue, les palpitations et la syncope. De plus, on a observé une augmentation des valeurs de troponine et de créatine kinase, des changements dans l’électrocardiogramme avec élévation du segment ST, une diminution de la fraction d’éjection ventriculaire gauche, une augmentation de l’épaisseur de la paroi et de l’épanchement péricardique. Chez les patients atteints de myocardite, les symptômes surviennent le plus souvent dans les premiers jours du traitement d’induction mais chez certains patients, les symptômes ne se manifestent qu’après 3 semaines de traitement. Dans tous les cas, un traitement urgent est nécessaire car la myocardite peut être mortelle. Les options de traitement possibles sont semblables au traitement du SD et comprennent une corticothérapie et l’interruption temporaire de la trétinoïne.
Conduite de véhicules et utilisation de machines
La capacité de conduire un véhicule ou de faire fonctionner une machine peut être amoindrie chez les patients traités par la trétinoïne, surtout s’ils ressentent des étourdissements ou de violents maux de tête.
Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’utilisation d’une machine dangereuse.
Hématologique
Hyperleucocytose
Les patients présentant une hyperleucocytose doivent être traités par une chimiothérapie à base d’anthracycline à pleine dose. Il est recommandé de traiter immédiatement les patients dont le taux de leucocytes est ≥ 5 x 10⁹/L lors du diagnostic ou à tout moment au cours du traitement.
Si la trétinoïne est associée au trioxyde d’arsenic, l’utilisation d’hydroxyurée doit être envisagée pour traiter la leucocytose afin de maintenir un taux de leucocytes < 10 000/µL.
Hépatique/biliaire/pancréatique
La pharmacocinétique de la trétinoïne chez les insuffisants hépatiques n’a pas été étudiée. Comme pour les autres rétinoïdes, la nécessité d’ajuster le dosage chez les patients atteints d’insuffisance hépatique est inconnue, mais une réduction de la dose à 25 mg/m² est recommandée à titre préventif.
Neurologique
La trétinoïne peut provoquer une hypertension intracrânienne/pseudotumeur cérébrale. L’administration concomitante d’autres agents connus pour provoquer une hypertension intracrânienne/pseudotumeur cérébrale comme les tétracyclines peut augmenter le risque de cette affection (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Peau
Des cas de syndrome de Sweet ou dermatose aiguë fébrile à neutrophiles ont été signalés chez des patients traités par la trétinoïne. Les patients ont répondu au traitement corticostéroïde.
Psychiatrique
Des cas de dépression, de dépression aggravée, d’anxiété et de changements de l’humeur ont été rapportés chez des patients traités par des rétinoïdes systémiques, dont la trétinoïne. Une attention particulière est nécessaire chez les patients ayant des antécédents de dépression. Les patients doivent faire l’objet d’une surveillance afin de détecter des signes éventuels de dépression et référé pour un traitement approprié si nécessaire. La sensibilisation de la famille et des amis peut être utile pour détecter une détérioration éventuelle de la santé mentale.
Rénal
La pharmacocinétique de la trétinoïne chez les patients dont la fonction rénale est compromise n’a pas été étudiée. Comme pour les autres rétinoïdes, la nécessité d’ajuster le dosage chez les patients atteints d’insuffisance rénale est inconnue, mais une réduction de la dose à 25 mg/m² est recommandée à titre préventif.
Santé reproductive : Potentiel des femmes et des hommes
Les formulations minidosées de progestérone (« mini-pilules ») pourraient ne pas constituer une méthode contraceptive adéquate pendant un traitement par la trétinoïne. Des informations sur la contraception obligatoire pendant le traitement des femmes en âge de procréer doivent être prises en compte. Voir 7.1.1 Femmes enceintes.
Risque tératogène
La trétinoïne est hautement tératogène. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 7.1.1 Femmes enceintes.
Surveillance et tests de laboratoire
Parce que l’hypercalcémie peut survenir pendant le traitement, les concentrations de calcium sérique doivent être surveillées. Le bilan hématologique, les paramètres de la coagulation, les résultats des tests de la fonction hépatique ainsi que le taux de triglycérides et le taux de cholestérol doivent être fréquemment contrôlés.
7.1 Populations particulières
7.1.1 Femmes enceintes
La trétinoïne est hautement tératogène. Son utilisation est contre-indiquée chez les femmes enceintes et les femmes qui pourraient devenir enceintes pendant le traitement ou au cours du mois suivant l’arrêt du traitement.
Il existe un risque extrêmement élevé de malformations sévères du fœtus si la grossesse survient pendant la prise de trétinoïne, quelle que soit la dose ou la durée du traitement. Tous les fœtus exposés peuvent être touchés. Un traitement par la trétinoïne chez la femme ne peut être envisagé que si toutes les conditions suivantes sont remplies :
- Elle est informée par ses médecins des risques liés à la grossesse pendant et dans le mois qui suit le traitement avec la trétinoïne.
- Elle accepte de se soumettre aux mesures contraceptives obligatoires.
- Chaque femme en âge de procréer qui doit suivre un traitement par la trétinoïne utilise une méthode contraceptive efficace pendant quatre semaines avant, puis pendant et pendant un mois après l’interruption du traitement avec la trétinoïne.
- Un résultat négatif au test de grossesse doit être obtenu dans les deux semaines précédant le début du traitement. Il est conseillé d’effectuer des tests de grossesse supplémentaires chaque mois pendant le traitement.
Malgré toutes ces précautions, si une grossesse se produisait pendant le traitement avec la trétinoïne ou au cours du mois suivant l’arrêt du traitement, il y a un grand risque de malformations graves pour le fœtus, surtout si la mère prenait de la trétinoïne durant le premier trimestre de la grossesse.
Toutes ces mesures doivent être évaluées en fonction de la gravité de la maladie et de la nature urgente du traitement.
Il n’existe aucune expérience sur le degré d’exposition lors de la grossesse au cours des essais cliniques.
7.1.2 Allaitement
On ignore si ce médicament est excrété dans le lait maternel chez l’humain. Il convient de prendre des précautions, car de nombreux médicaments peuvent être excrétés dans le lait maternel. L’allaitement doit être interrompu si un traitement par la trétinoïne est instauré en raison de ses effets tératogènes. La trétinoïne est contre-indiquée chez les femmes qui allaitent (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
On dispose de peu de données relatives à l’innocuité et à l’efficacité de la trétinoïne dans la population pédiatrique.
La pseudotumeur cérébrale (voir 8 EFFETS INDÉSIRABLES) a une incidence plus élevée chez les patients pédiatriques que chez les adultes. Les données des essais cliniques ont montré une diminution de l’incidence des pseudotumeurs cérébrales lors de l’utilisation d’une dose inférieure de trétinoïne, sans compromettre les résultats. Par conséquent, une réduction de la dose à 25 mg/m² doit être envisagée chez les enfants présentant des symptômes de toxicité, tels que des céphalées réfractaires (voir 4.2 Dose recommandée et modification posologique).
7.1.4 Personnes âgées
On dispose de peu de données relatives à l’innocuité et à l’efficacité de la trétinoïne chez les patients âgés comparativement aux patients adultes plus jeunes. Chez les patients âgés, la réponse au traitement semblait au moins équivalente à celle des patients plus jeunes, mais les taux de réponse et de survie étaient inférieurs dans cette tranche d’âge en raison d’une incidence plus élevée de décès prématurés et de décès en rémission lorsque les patients recevaient un traitement conventionnel associant la trétinoïne et la chimiothérapie.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Un syndrome de différenciation a été fréquemment rapporté chez les patients atteints de LAP traités par la trétinoïne ou en association avec le trioxyde d’arsenic et peut être fatal (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Chez les personnes traitées aux doses quotidiennes recommandées de Vesanoid, les effets indésirables suivants ont été observés le plus fréquemment (chez ≥ 25 % des patients) : signes et symptômes d’hypervitaminose A (y compris xérodermie, sécheresse des lèvres et de la bouche, chéilite, éruption cutanée, œdème, nausée, vomissement et douleur osseuse). On peut également observer les effets suivants : céphalée, fièvre, frissons, fatigue, dorsalgie, douleur thoracique, dyspnée, toux, douleur abdominale, saignement dermique et élévation des taux sériques de triglycérides, de cholestérol et de transaminases.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le profil d’innocuité de Vesanoid a été évalué de façon rétrospective chez un petit nombre de patients.
Les effets indésirables suivants, dont la relation de cause à effet avec le traitement médicamenteux est considérée improbable, possible ou probable, ont été signalés chez plus de 25 % de tous les patients atteints de LAP et traités avec Vesanoid lors des essais cliniques :
Tableau 2 – Effets indésirables (≥ 25 %) chez les patients atteints de LAP traités par Vesanoid dans les essais cliniques
Terme préférentiel pour l’effet indésirable (MedDRA) Classe de systèmes d’organes | Fréquence |
| Affections gastro-intestinales | |
| Nausée | 57,1 % |
| Vomissement | 54,3 % |
| Chéilite | 30,0 % |
| Douleur abdominale | 28,6 % |
| Troubles généraux et anomalies au site d’administration | |
| Fièvre | 82,9 % |
| Frissons | 62,9 % |
| Fatigue | 57,1 % |
| Œdème | 28,6 % |
| Affections musculosquelettiques et du tissu conjonctif | |
| Dorsalgie | 40,0 % |
| Douleur osseuse | 40,0 % |
| Douleur thoracique | 28,6 % |
| Affections du système nerveux | |
| Céphalée | 85,7 % |
| Affections respiratoires, thoraciques et médiastinales | |
| Dyspnée | 60,0 % |
| Toux | 31,4 % |
| Affections de la peau et du tissu sous-cutané | |
| Xérodermie | 48,6 % |
| Lèvres sèches | 45,7 % |
| Rash | 40,0 % |
| Hémorragie cutanée | 31,4 % |
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables suivants, dont la relation de cause à effet avec le traitement médicamenteux est considérée improbable, possible ou probable, ont été signalés chez moins de 25 % de tous les patients atteints de LAP et traités avec Vesanoid lors des essais cliniques :
Affections cardiaques :
insuffisance cardiaque, cyanose, augmentation de la taille du cœur, arythmies
Affections de la peau et du tissu sous-cutané :
prurit, transpiration augmentée, alopécie, sécheresse du cuir chevelu, sécheresse nasale, trouble unguéal, réaction de photosensibilité, xérophtalmie, érythème
Affections de l’oreille et du labyrinthe :
sensation d’oreilles bouchées, otalgie, bourdonnements d’oreilles
Affections du rein et des voies urinaires :
dysurie, insuffisance rénale, infection des voies urinaires, fréquence de miction, insuffisance rénale, cystite
Affections du système immunitaire :
infection, septicémie, moniliase
Affections du système nerveux :
tachycardie, hypertension, hypotension, pâleur, rougeur des extrémités, sensation vertigineuse, confusion mentale, hypertension intracrânienne, sensation de tête légère, douleur du flanc, engourdissement des membres, démarche anormale, faiblesse dans les jambes, réaction neurologique, douleur inguinale, anomalies du champ visuel, hyporéflexie, paresthésie
Affections gastro-intestinales :
douleur abdominale, diarrhée, constipation, cloques dans la bouche, estomac dérangé, dysphagie, ulcération de la muqueuse buccale, stomatite, flatulence, ulcère, pancréatite, appétit diminué
Affections musculosquelettiques et du tissu conjonctif :
douleur musculosquelettique
Affections oculaires :
vision trouble, perturbation visuelle, photophobie, conjonctivite, vision diminuée, changements de l’acuité visuelle
Affections psychiatriques :
faiblesse généralisée, anxiété, léthargie, dépression, malaise, insomnie, anorexie, agitation, oubli de mémoire, état confus
Affections respiratoires, thoraciques et médiastinales :
épanchement pleural, congestion nasale, pharyngite, râle, insuffisance respiratoire, syndrome qui évoque l’asthme, pneumonie, détresse respiratoire, tachypnée, irritation du pharynx, infiltration pulmonaire, hypoxie, sinusite, asthme bronchique
Affections vasculaires : bouffée congestive, thrombose (tant veineuse qu’artérielle) touchant différents appareils organiques (par ex. accident vasculaire cérébral, infarctus du myocarde, infarctus rénal)
Troubles généraux et anomalies au site d’administration :
douleur généralisée, distension abdominale, douleur post-traumatique, gêne thoracique, hypothermie
Troubles du métabolisme et de la nutrition :
variation du poids, œdème des extrémités, acidose, goutte, déshydratation, surcharge liquidienne, faciès lunaire, créatinine sérique augmentée
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants
Les données sur la sécurité de la trétinoïne chez l’enfant sont limitées. Quelques cas de toxicité accrue chez l’enfant traité par la trétinoïne, en particulier hypertension intracrânienne/pseudotumeur cérébrale, ont été rapportés.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions des essais cliniques
Chimie clinique
Augmentation de la triglycéridémie, augmentation de la créatininémie, augmentation de la cholestérolémie, augmentation des transaminases
Conclusions après la mise sur le marché
Chimie clinique
Augmentation du taux d’histamine
8.5 Effets indésirables observés après la mise en marché
Affections hématologiques et du système lymphatique : Thrombocytose, basophilie importante avec ou sans hyperhistaminémie symptomatique (principalement chez les patients présentant la variante LAP rare associée à la différenciation basophile), leucocytose
Affections cardiaques : Myocardite, péricardite
Infections et infestations : Fasciite nécrosante
Troubles du métabolisme et de la nutrition : Hypercalcémie
Affections musculosquelettiques et du tissu conjonctif : Myosite, douleur osseuse
Affections de la peau et du tissu sous-cutané : Syndrome de Sweet, érythème noueux
Affections vasculaires : Vascularite touchant principalement la peau.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- La trétinoïne ne doit pas être administrée en combinaison avec de la vitamine A ou d’autres rétinoïdes, car les symptômes d’hypervitaminose A pourraient être aggravés (voir 2 CONTRE-INDICATIONS).
- Des cas de complications thrombotiques fatales ont été rarement rapportés chez les patients traités par l’association de trétinoïne et de médicaments anti-fibrinolytiques tels que l’acide tranexamique, l’acide aminocaproïque ou l’aprotinine. De ce fait, une attention particulière doit être exercée lorsque la trétinoïne est associée à ces médicaments (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Agents connus pour causer une hypertension intracrânienne/pseudotumeur cérébrale tels que les tétracyclines : La trétinoïne peut provoquer une hypertension intracrânienne/pseudotumeur cérébrale. L’administration concomitante de trétinoïne et d’agents connus pour causer une hypertension intracrânienne/pseudotumeur cérébrale comme les tétracyclines peut augmenter le risque de cette affection (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- L’expérience post-commercialisation montre que la coadministration, en particulier des antimycotiques administrés par voie orale du type imidazole et triazole, peut accroître la toxicité de la trétinoïne (voir 9.2 Aperçu des interactions médicamenteuses).
9.2 Aperçu des interactions médicamenteuses
Étant donné que la trétinoïne est métabolisée au niveau hépatique par le système enzymatique du cytochrome P450, il peut se produire des modifications des paramètres pharmacocinétiques chez les patients recevant simultanément des médicaments inducteurs ou inhibiteurs de ce système. Les médicaments généralement inducteurs du système enzymatique du cytochrome P450 comprennent la rifampicine, les glucocorticoïdes, le phénobarbital et le pentobarbital. Les médicaments généralement inhibiteurs du système enzymatique du cytochrome P450 comprennent le kétoconazole, la cimétidine, l’érythromycine, le vérapamil, le diltiazem et la ciclosporine.
Il n’existe pas de données sur une interaction pharmacocinétique possible entre la trétinoïne et la daunorubicine et la cytosine arabinoside.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués). Tableau 3 – Interactions médicament-médicament établies ou potentielles
| Nom usuel | Source de | Effet | Commentaire clinique | ||
| preuve | |||||
| Vitamine A ou autres rétinoïdes | T | Aggravation des symptômes de l’hypervitaminose A | La combinaison est contre-indiquée. Des effets secondaires graves dus à l’hypervitaminose A sont attendus. | ||
Tétracyclines et autres agents connus pour entraîner une hypertension intracrânienne/une pseudotumeur cérébrale | T | Risque accru d’hypertension intracrânienne/pseu dotumeur cérébrale | Cette combinaison doit être évitée pour réduire le risque de survenue de cet effet secondaire grave. | ||
Agents antifibrinolytiques tels que l’acide tranexamique, l’acide aminocaproïque et l’aprotinine | É | Événements thrombotiques à issue fatale pendant le traitement concomitant. | Il existe un risque de thrombose pendant le traitement par la trétinoïne. L’utilisation concomitante d’agents antifibrinolytiques peut aggraver ces événements thrombotiques et doit être évitée. | ||
Antifongiques imidazolés ou triazolés | É | Toxicité accrue de la trétinoïne due à l’inhibition de son métabolisme. | Si un traitement par des antifongiques imidazolés ou triazolés est nécessaire de toute urgence, les cliniciens doivent connaître les signes et les symptômes indiquant une toxicité de la trétinoïne. | ||
Inducteurs du cytochrome P450 tels que rifampicine, glucocorticoïdes, phénobarbital et pentobarbital | T | Diminution des taux plasmatiques de trétinoïne en raison de l’augmentation de son métabolisme. | La pertinence clinique de cette interaction n’est actuellement pas connue. Toutefois, puisque l’efficacité thérapeutique de la trétinoïne peut être réduite en raison de faibles concentrations plasmatiques, l’utilisation concomitante d’inducteurs du CYP450 doit être évitée. | ||
| Nom usuel | Source de | Effet | Commentaire clinique | ||
| preuve | |||||
Inhibiteurs du cytochrome P450 tels que kétoconazole, cimétidine, érythromycine, vérapamil, diltiazem et ciclosporine | EC | Augmentation des taux plasmatiques de trétinoïne en raison de la diminution de son métabolisme. | Dans le cas des antifongiques imidazolés et triazolés (voir ci-dessus), cette interaction a déjà été identifiée comme cause de toxicité de la trétinoïne. Dans un essai clinique, le kétoconazole a permis d’augmenter les taux plasmatiques de trétinoïne en neutralisant son métabolisme auto-induit. Par conséquent, les effets cliniques causés par cette interaction varient grandement et les cliniciens doivent connaître les signes et les symptômes indiquant une toxicité de la trétinoïne. | ||
Légende : É = Étude de cas; EC = Essai clinique; T = Théorique
9.5 Interactions médicament-aliment
L’effet de l’alimentation sur la biodisponibilité de la trétinoïne n’a pas été établi. Sachant cependant que la biodisponibilité des produits de la classe des rétinoïdes est augmentée par la prise d’aliments, il est recommandé d’administrer la trétinoïne au cours d’un repas ou juste après.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les tests de laboratoire n’a été établie à ce jour.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La trétinoïne est un métabolite naturel du rétinol qui fait partie de la classe des rétinoïdes, comprenant des analogues naturels et de synthèse.
La leucémie aiguë promyélocytaire (LAP) est associée à une anomalie chromosomique non aléatoire caractérisée par des translocations équilibrées et réciproques entre les bras longs des chromosomes 15 et 17 [t(15;17)(q22;q21)]. Le gène qui code pour le récepteur alpha de l’acide rétinoïque (RAR-α) se trouve sur le chromosome 17. Un gène non identifié auparavant, PML, qui peut agir comme facteur de transcription, se trouve sur le chromosome 15. La translocation 15; 17 fusionne les gènes PML et RAR-α, d’où la synthèse de deux transcrits de fusion réciproque : PML/RAR-α (observée chez tous les patients) et RAR-α/PML (observée chez environ les deux tiers des patients). Le transcrit PML/RAR-α peut inhiber la différenciation des cellules myéloïdes, d’où la cancérogenèse, effet qu’on peut maîtriser grâce à l’emploi de doses élevées de trétinoïne.
10.2 Pharmacodynamie
Des études in vitro ont démontré que la trétinoïne induit la différenciation des cellules et inhibe leur prolifération au sein de lignées hématopoïétiques transformées, y compris de lignées humaines de leucémie myéloïde.
10.3 Pharmacocinétique
Tableau 4 – Résumé des paramètres pharmacocinétiques de la trétinoïne chez les patients adultes
| Cmax | Tmax | t½ (h) | Métabolites actifs | |||||||||||
| Dose unique moyenne | 0,03 - 2,5 μg/ml | ~ 90 min | 0,71 h | 4-hydroxy-trétinoïne, 4-oxo-trétinoïne (moins efficace que la trétinoïne) | ||||||||||
Absorption :
La trétinoïne est un métabolite endogène de la vitamine A et se trouve naturellement dans le plasma à une concentration de 2 à 4 ng/mL. Lors de l’administration orale, la trétinoïne est absorbée par voie digestive. Le transport de la trétinoïne se fait directement par la circulation porte plutôt que par le système lymphatique, de sorte que son absorption n’exige aucun mécanisme de transport particulier. Les concentrations plasmatiques maximales de trétinoïne ont été atteintes en une à deux heures chez les patients atteints de LAP. Les concentrations plasmatiques maximales chez les volontaires sains sont atteintes après 3 heures. Les taux plasmatiques de trétinoïne varient considérablement d’un patient à l’autre et chez le même patient.
Distribution :
La trétinoïne est fortement lipophile; plus de 95 % du produit est lié aux protéines plasmatiques. Après avoir atteint un pic, la concentration plasmatique diminue avec une demi-vie d’élimination moyenne de 0,7 heure. Après administration d’une dose unique de 40 mg, la concentration plasmatique revient au taux endogène en 7 à 12 heures. Aucune accumulation n’est observée après des doses multiples.
Métabolisme :
La trétinoïne est surtout métabolisée par les enzymes hépatiques et convertie en isomère 13-cis. En cas d’administration continue, il peut y avoir une diminution marquée de la concentration plasmatique. Il se peut que cette baisse soit due à une induction enzymatique du cytochrome P450 qui augmente la clairance et diminue la biodisponibilité après la prise de doses orales. Chez les patients traités avec la trétinoïne, une perte de réactivité à la trétinoïne a été signalée, avec un temps médian de rechute de 4 à 6 mois. L’oxydation par des isoenzymes du cytochrome P450 donne les composés 4-hydroxy et 4-oxo correspondants.
Élimination :
Après l’administration d’une dose unique par voie orale, les concentrations plasmatiques de trétinoïne ont diminué de façon mono-exponentielle, avec une demi-vie d’élimination moyenne de 0,71 heure. Les taux endogènes (2 à 4 ng/mL) ont été atteints 7 à 12 heures après l’administration de la dose.
Après la glycuroconjugaison, les composés 4-hydroxy et 4-oxo sont excrétés dans l’urine et dans la bile. Après une dose unique de trétinoïne radiomarqué, environ 30 % de la radioactivité totale était récupérée dans les selles et environ 60 % dans l’urine. Presque toute la dose était excrétée en 3 à 6 jours.
Populations et états pathologiques particuliers :
Doses multiples : Des doses orales multiples de trétinoïne ont été associées à une baisse significative (environ 2 fois) des concentrations plasmatiques maximales ainsi que de l’aire sous la courbe (ASC), et cela après 2 à 6 semaines de traitement. Ces changements ont été associés à une excrétion urinaire 10 fois plus élevée du glycuroconjugé 4-oxo de l’acide tout-trans rétinoïque.
L’administration du kétoconazole, inhibiteur du système enzymatique P450, après la prise de doses multiples de trétinoïne, a permis d’obtenir une plus grande ASC moyenne de la concentration plasmatique de trétinoïne qu’après l’administration de la trétinoïne seule.
Enfants : Un essai de phase I avec de la trétinoïne administrée par voie orale, deux fois par jour pendant une période de 28 jours, a été effectué chez des patients pédiatriques. Des cohortes d’au moins trois patients ont reçu des doses successives de trétinoïne à différents paliers (allant de 45 à 80 mg/m²/jour, avec un schéma posologique biquotidien) jusqu’à ce qu’une toxicité limitant la dose soit régulièrement observée. Au total, 21 patients ayant un âge médian de 14 ans et présentant différents types de tumeurs, dont deux cas de LAP, ont participé à l’essai clinique.
On a déterminé les données pharmacocinétiques chez 18 patients au jour 1 et chez 7 patients aux jours 1 et 28. Le temps nécessaire pour atteindre la concentration plasmatique maximale se situe entre 1 et 4 heures après la prise du médicament. Des concentrations plasmatiques maximales de 0,59, 0,62 et 1,64 µM de trétinoïne (180, 190 et 490 ng/mL) ont été observées après l’administration de doses de 22,5, 30 et 40 mg/m². Les valeurs de l’ASC correspondant à ces doses étaient, respectivement, de 1,29, 1,13 et 3,35 µM (soit 387, 339 et 1 005 ng.h/mL). Les concentrations plasmatiques maximales ainsi que les valeurs de l’ASC n’ont pas augmenté proportionnellement à la dose. En effet, on a observé une augmentation de plus de trois fois des valeurs de l’ASC après une augmentation de 30 % de la dose (30 à 40 mg/m²). La demi-vie terminale moyenne était de 0,7 heure. L’ASC au jour 1 était nettement supérieure à l’ASC au jour 28 (diminution moyenne de 78 % ± 30 ET). La concentration du métabolite 4-oxo de la trétinoïne n’était pas quantifiable.
Insuffisance hépatique : La pharmacocinétique de la trétinoïne chez les insuffisants hépatiques n’a pas été étudiée. Par mesure de prudence, la posologie devra être réduite à 25 mg/m²/jour (voir 4.1 Considérations posologiques).
Insuffisance rénale : La pharmacocinétique de la trétinoïne chez les patients dont la fonction rénale est compromise n’a pas été étudiée. Par mesure de prudence, la posologie devra être réduite à 25 mg/m²/jour (voir 4.1 Considérations posologiques).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à une température entre 15-30 °C dans un contenant hermétiquement fermé. Protéger de la lumière.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Les capsules cassées doivent être éliminées sans les toucher ou en portant de gants de caoutchouc pour éviter toute exposition au médicament.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : Trétinoïne (aussi appelée acide tout-trans rétinoïque)
Nom chimique : acide 3,7-diméthyl-9-(2,6,6-triméthylcyclohex-1-enyl)nona-2,4,6,8 tout-trans tétraénoïque
Formule moléculaire et poids moléculaire : C20H28O2 300,44 g/mol
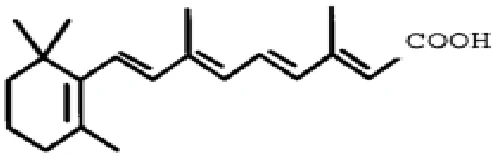
Formule de structure :
Propriétés physicochimiques : Poudre cristalline jaune à orange pâle, très faiblement soluble dans l’eau. Légèrement soluble dans l’alcool et dans le chloroforme. Il est très sensible à la lumière et à l’oxygène.
14 ESSAIS CLINIQUES
Les données des essais cliniques sur la base desquelles l’indication initiale a été autorisée ne sont pas disponibles.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Les symptômes de toxicité aiguë qui ont été observés chez les souris et les rats dans les études sur la DL50 comprenaient la sédation, l’alopécie, la dépression respiratoire, les yeux injectés de sang, les paupières gonflées, des changements dans la texture de la peau, la cachexie, la diurèse, la diarrhée et la salivation. La DL50 à 10 jours se situait entre 2 200 et 2 600 mg/kg pour les souris et était de 2 000 mg/kg pour les rats.
Dans les études de toxicité subchronique (jusqu’à 13 semaines) et chronique (jusqu’à 440 jours) chez les rats, les symptômes étaient liés à la dose (jusqu’à 50 mg/kg/jour) et comprenaient une augmentation de la phosphatase alcaline sérique, une réduction du poids corporel, une dégénérescence testiculaire, des fractures osseuses, une augmentation du poids du foie et une diminution des globules rouges.
Cancérogénicité : Dans les études de cancérogénicité effectuées chez la souris, la trétinoïne a eu des effets différents sur l’incidence des tumeurs induites chimiquement. La trétinoïne a augmenté ou inhibé la tumeur, ou bien n’a eu aucun effet. Il a été démontré que la trétinoïne seule n’a aucun effet cancérogène.
Génotoxicité : La trétinoïne n’a pas montré d’effets génotoxiques dans les études précliniques.
Toxicologie pour la reproduction et le développement : La trétinoïne a montré des effets embryotoxiques et tératogènes dans plusieurs études portant sur différentes espèces comme les rats, les souris, les hamsters, les lapins et les singes. Les effets étaient liés à la dose et comprenaient des malformations et une résorption fœtale.
Dans une étude menée sur des rats à des doses allant jusqu’à 5 mg/kg p.o., aucun effet sur la fertilité ou la capacité de reproduction des rats adultes mâles et femelles n’a été observé. Cependant, la survie de leur progéniture était réduite.