


Monographie de produit - Vocarvi
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet.
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ...............................2
TABLE DES MATIÈRES .............................................................................................................2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..............4
1 INDICATIONS ..................................................................................................................4
1.1 Enfants .......................................................................................................................4 1.2 Personnes âgées .........................................................................................................4
2 CONTRE-INDICATIONS ................................................................................................5
3 MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................................5
4 POSOLOGIE ET ADMINISTRATION ..........................................................................5
4.1 Considérations posologiques .....................................................................................5 4.2 Dose recommandée et ajustement posologique .........................................................6 4.3 Administration ...........................................................................................................8 4.4 Reconstitution ............................................................................................................9 4.5 Dose oubliée...............................................................................................................9
5 SURDOSAGE .....................................................................................................................9
6 FORMES POSOLOGIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..............................................................................................................10
7 MISES EN GARDE ET PRÉCAUTIONS .....................................................................10
7.1 Populations particulières ..........................................................................................13 7.1.1 Femmes enceintes ............................................................................................... 13 7.1.2 Allaitement .......................................................................................................... 14 7.1.3 Enfants ................................................................................................................. 14 7.1.4 Personnes âgées ................................................................................................... 14
8 EFFETS INDÉSIRABLES ..............................................................................................14
8.1 Aperçu des effets indésirables .................................................................................14 8.2 Effets indésirables associés aux essais cliniques .....................................................14 8.3 Effets indésirables moins fréquents associés aux essais cliniques ...........................20 8.4 Résultats de laboratoire anormaux : Hématologie, chimie clinique et autres données quantitatives .......................................................................................................................21 8.5 Effets indésirables associés aux essais cliniques (chez les enfants) ........................21 8.6 Effets indésirables signalés après la commercialisation ..........................................21
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................22
9.2 Aperçu ......................................................................................................................22 9.3 Interactions médicament-médicament .....................................................................22 9.4 Interactions médicaments-aliments ..........................................................................23 9.5 Interactions médicaments-herbes médicinales .........................................................23 9.6 Interactions médicaments-analyses de laboratoire ...................................................23
10 ACTION et PHARMACOLOGIE CLINIQUE ............................................................23
10.1 Mécanisme d’action .............................................................................................23 10.2 Pharmacodynamique ............................................................................................23 10.2.1 Avtivité antivirale en culture cellulaire ........................................................... 23 10.2.2 Résistance ........................................................................................................ 24 10.3 Pharmacocinétique ...............................................................................................25
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION ..................................................27
12 DIRECTIVES PARTICULIÈRES RELATIVES À LA MANIPULATION .............27
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ...........................................................28
13 RENSEIGNEMENTS PHARMACEUTIQUES ...........................................................28
14 ESSAIS CLINIQUES ......................................................................................................29
14.1 Devis de l’essai et données démographiques de l’étude ......................................29 14.2 Résultats de l’étude ..............................................................................................31 14.2.1 Monothérapie du foscarnet pour la rétinite à CMV ......................................... 31 14.2.2 Traitement d’association de foscarnet-ganciclovir pour la rétinite à CMV .... 33 14.2.3 Monothérapie du foscarnet pour le VHS cutanéomuqueux résistant à l’acyclovir 34
16 TOXICOLOGIE NON CLINIQUE ...............................................................................35
LISEZ CE DOCUMENT POUR ASSURER UNE UTILISATION SÉCURITAIRE ET EFFICACE DE VOTRE MÉDICAMENT ........................................................................37 RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT ..........................37 Informez votre professionnel de la santé de tous les produits de santé que vous prenez, y compris les médicaments, les vitamines, les minéraux, les suppléments naturels ou les produits de médecine douce. ..............................................................................................39
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
L’emploi de VocarviMC est indiqué dans les cas suivants :
Rétinite à cytomégalovirus
- Le traitement de la rétinite à cytomégalovirus (CMV) chez les patients atteints du syndrome d’immunodéficience acquise (sida);
- Le traitement combiné de VocarviMC et du ganciclovir pour les rétinites à CMV chez les patients qui ont le SIDA ayant récidivé à la suite d’une monothérapie avec l’un ou l’autre médicament; et
Le diagnostic de la rétinite à CMV est de nature ophtalmologique et doit se faire par ophtalmoscopie indirecte.
D’autres états médicaux compris dans le diagnostic différentiel de la rétinite à CMV sont la candidose, la toxoplasmose et d’autres maladies présentant un profil rétinien similaire dont certaines peuvent produire une apparence rétinienne semblable au CMV. Pour cette raison, il est essentiel que le diagnostic du CMV soit établi par un ophtalmologiste familiarisé avec la présentation rétinienne de ces états médicaux. Le diagnostic de la rétinite à CMV peut être corroboré par une culture du CMV provenant de l’urine, du sang, de la gorge ou d’autres sources; par contre, une culture du CMV, avérée négative, n’exclut pas la possibilité d’une rétinite à CMV.
Les profils d’innocuité et d’efficacité de Vocarvi MC n’ont pas été établis pour le traitement d’autres infections à CMV (ex., pneumonie, gastroentérite); les maladies congénitales ou néonatales à CMV; ou chez les sujets immunocompétents.
Infections par le virus de l’herpès simplex résistant à l’acyclovir cutanéomuqueux
- Le traitement des infections par le virus de l’herpès simplex (VHS) résistant à l’acyclovir chez les patients immunodéprimés.
Les profils d’innocuité et d’efficacité de VocarviMC n’ont pas été établis pour le traitement d’autres infections par le VHS (ex., rétinite, encéphalite); les maladies congénitales ou néonatales du VHS; ou le VHS chez les sujets immunocompétents.
Le diagnostic de l'absence de réponse à l'acyclovir peut être établi soit cliniquement par un traitement par l’acyclovir intraveineux (5 à 10 mg/kg t.i.d.) pendant 10 jours sans réponse, soit par des tests in vitro.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose pas de données à ce sujet et n’a pas autorisé d’indication permettant l’utilisation chez les enfants.
1.2 Personnes âgées
Personnes âges (≥ 65 ans) : Santé Canada ne dispose pas de données à ce sujet et n’a pas autorisé d’indication permettant l’utilisation chez les personnes âgées.
2 CONTRE-INDICATIONS
L’emploi de VocarviMC est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à tout ingrédient présent dans sa formulation, y compris les ingrédients non médicinaux ou toute composante du contenant. Pour la liste complète, voir FORMES POSOLOGIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3
MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Toxicité rénale : On doit utiliser VocarviMC avec prudence chez les patients dont la fonction rénale est réduite. Étant donné que l'altération de la fonction rénale peut survenir à tout moment pendant l'administration de Vocarvi MC, la créatinine sérique doit être surveillée et des ajustements appropriés de la dose doivent être effectués compte tenu de la fonction rénale. Une hydratation adéquate doit être maintenue chez tous les patients. La fonction rénale des patients souffrant d'une maladie rénale ou recevant un traitement concomitant avec d'autres médicaments néphrotoxiques doit être étroitement surveillée (voir POSOLOGIE ET ADMINISTRATION, Hydratation et MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Allongement de l'intervalle QT : L’utilisation de VocarviMC a été associée à des cas d'allongement de l'intervalle QT, y compris des cas de Torsades de Pointes pendant la période de post-commercialisation. Les patients présentant un allongement connu des intervalles de conduction cardiaque, en particulier de l'intervalle QTc, les patients souffrant de troubles électrolytiques importants (hypokaliémie, hypomagnésémie), de bradycardie, ainsi que les patients souffrant de maladies cardiaques sous-jacentes telles qu'une insuffisance cardiaque congestive ou qui prennent des médicaments connus pour allonger l'intervalle QT doivent être surveillés de près en raison du risque accru d'arythmie ventriculaire (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Perturbations des électrolytes : VocarviMC a une propension à chélater les ions métalliques bivalents, tels que le calcium et le magnésium, et par conséquent, l'administration peut être associée à une diminution aiguë du calcium sérique ionisé proportionnelle à la vitesse de perfusion de VocarviMC, qui peut ne pas se refléter dans les taux de calcium sérique total. Les taux d'électrolytes, en particulier du calcium et du magnésium, doivent être évalués avant et pendant le traitement par VocarviMC et les carences doivent être corrigées (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire).
Troubles convulsifs : Des troubles convulsifs ont été associés à l'emploi de VocarviMC. Des cas de mal épileptique ont été signalés. Les patients doivent être surveillés attentivement pour détecter de tels changements et leurs séquelles potentielles. Comme les crises peuvent être liées à des troubles électrolytiques, une supplémentation en minéraux et en électrolytes pourrait s’avérer nécessaire (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction neurologique).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
AVERTISSEMENT : Il ne faut pas administrer VocarviMC par injection rapide ou par injection intraveineuse en bolus. La toxicité de VocarviMC pourrait augmenter à la suite de concentrations plasmatiques excessives. On doit éviter toute surdose involontaire en contrôlant soigneusement le taux de perfusion. Donc, l’utilisation d’une pompe de perfusion est requise. Malgré l’utilisation d’une pompe de perfusion, des cas de surdose sont déjà survenus.
VocarviMC est administré par perfusion intraveineuse contrôlée, soit par une ligne veineuse centrale, soit par une veine périphérique. Le taux de perfusion ne doit pas dépasser 1 mg/kg/minute. Une dose personnalisée de VocarviMC devrait être calculée en fonction du poids corporel (mg/kg), de la fonction rénale, de l’indication thérapeutique et de la fréquence posologique (se référer à POSOLOGIE ET ADMINISTRATION; Dose recommandée et ajustement posologique). Pour réduire le risque de néphrotoxicité, il faut calculer la clairance de la créatinine (mL/min/kg), même si la créatinine sérique se situe dans l’intervalle des valeurs normales; de plus, les doses doivent être ajustées à bon escient.
Une dose personnalisée aux concentrations requises (24 mg/mL ou 12 mg/mL) selon le mode d’administration (par voie centrale ou périphérique) doit être préparée dans des conditions d’asepsie appropriées avant son administration. On peut employer la solution standard de 24 mg/mL, avec ou sans dilution, lorsqu’un cathéter veineux central pour perfusion est utilisé. Lorsqu’un cathéter veineux périphérique est utilisé, l’injection de 24 mg/mL doit être diluée pour obtenir une concentration de 12 mg/mL, avec du dextrose à 5% dans de l’eau ou avec un sérum physiologique normal avant son administration pour éviter toute irritation locale des veines périphériques. La dilution et / ou l’extraction des quantités excessives doit être effectuée dans des conditions d’asepsie appropriées. On doit utiliser les solutions préparées par cette technique dans les 24 heures suivant la première entrée dans un sac de perfusion scellé.
Avant d'administrer VocarviMC, il est recommandé d'établir la clairance de la créatinine, mesurée ou estimée à l'aide de l'équation modifiée de Cockcroft et Gault, puis de l'administrer 2 à 3 fois par semaine pendant le traitement d'induction et une fois par semaine pendant le traitement d'entretien, la dose de VocarviMC étant ajustée en conséquence. L'emploi de VocarviMC doit être interrompu si la clairance de la créatinine descend en dessous de 0,4 mL/min/kg.
En raison de la propension de VocarviMC à chélater les ions métalliques divalents et à modifier les niveaux d'électrolytes sériques, les patients doivent être surveillés de près pour détecter de tels changements. Il est recommandé d'utiliser un schéma similaire à celui recommandé pour la créatinine sérique pour surveiller le calcium, le magnésium, le potassium et le phosphore sériques. Une prudence particulière est conseillée chez les patients présentant une diminution du calcium sérique total ou d'autres niveaux d’électrolytes avant le traitement, ainsi que chez les patients ayant des anomalies neurologiques ou cardiaques, et chez les patients recevant d'autres médicaments pouvant influer sur les taux de calcium sérique.
Santé Canada n’a pas autorisé d’indication permettant l’utilisation chez les enfants ou les personnes âgées.
4.2 Dose recommandée et ajustement posologique
Rénite à CMV
Traitement d’induction
La dose initiale recommandée de VocarviMC est, soit 90 mg/kg (perfusion de 1 h 1/2 à 2 heures) toutes les douze heures, soit 60 mg/kg (minimum d’une perfusion d’une heure), toutes les huit heures sur une période de 2 à 3 semaines, compte tenu de la réponse clinique.
Traitement d’entretien
La dose d’entretien recommandée de VocarviMC pour la rétinite à CMV est de 90 mg/kg/jour à 120 mg/kg/jour administrée par perfusion intraveineuse sur une période de 2 heures. On recommande d’amorcer le traitement d’entretien chez la plupart des patients par une dose de 90 mg/kg/jour en élevant la dose vers 120 mg/kg/jour si une réinduction précoce s’avère nécessaire à cause de la progression de la rétinite. Certains patients chez qui on observe une excellente tolérance pour VocarviMC pourraient bénéficier de la mise en route d’un traitement d’entretien de 120 mg/kg/jour plus tôt dans le traitement.
Les patients dont la rétinite progresse pendant le traitement d’entretien par VocarviMC peuvent être traités de nouveau par les schémas posologiques pour l’induction et l’entretien. En raison d’une incompatibilité physique, il NE faut PAS mélanger VocarviMC avec le ganciclovir.
Infections mucocutanées aux infections à VHS résistantes à l'acyclovir :
Traitement d’induction :
VocarviMC est administré pendant 2 à 3 semaines ou jusqu'à la guérison des lésions, sous forme de perfusions intermittentes à la dose de 40 mg/kg sur une heure toutes les 8 heures chez les patients dont la fonction rénale est normale. La durée de la perfusion ne doit pas être inférieure à 1 heure.
Le profil d'efficacité du traitement d'entretien par VocarviMC après le traitement d'induction des infections à VHS résistantes à l'acyclovir n'a pas été établi.
Chez les patients présentant une fonction rénale anormale
On devrait utiliser VocarviMC avec prudence chez les patients présentant une fonction rénale anormale. VocarviMC est susceptible d'altérer davantage la fonction rénale, car une clairance plasmatique réduite du foscarnet entraînera des taux plasmatiques élevés (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et MODE D'ACTION ET PHARMACOLOGIE CLINIQUE). Les données relatives à l’innocuité et à l'efficacité des patients ayant des taux de créatinine sérique de base supérieurs à 2,8 mg/dL ou des clairances de créatinine mesurées sur 24 heures < 50 mL/min sont limitées. (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
On doit surveiller de près la fonction rénale au départ et pendant les traitements d’induction et d’entretien tout en effectuant les ajustements posologiques appropriés de VocarviMC selon les précisions présentées dans les tableaux ci-dessous.
Pour se servir de ce guide posologique, on peut utiliser la clairance réelle de la créatinine sur 24 heures ou la clairance estimée de la créatinine (en utilisant l'équation modifiée de Cockcroft et Gault):
Tableau 1: VocarviMC – Guide posologique pour le traitement d’induction
CICr (mL/min/kg) | VHS : équivalent à | CMV : équivalent à | |
Total de 120 mg/kg/jour (40 mg/kg toutes les 8 h) | Total de 180 mg/kg/jour (60 mg/kg toutes les 8 h) | Total de 180 mg/kg/jour (90 mg/kg toutes les 12 h) | |
| > 1,4 | 40 toutes les 8 h | 60 toutes les 8 h | 90 toutes les 12 h |
| >1,0 à 1,4 | 30 toutes les 8 h | 45 toutes les 8 h | 70 toutes les 12 h |
CICr (mL/min/kg) | VHS : équivalent à | CMV : équivalent à | |
Total de 120 mg/kg/jour (40 mg/kg toutes les 8 h) | Total de 180 mg/kg/jour (60 mg/kg toutes les 8 h) | Total de 180 mg/kg/jour (90 mg/kg toutes les 12 h) | |
| >0,8 à 1,0 | 35 toutes les 12 h | 50 toutes les 12 h | 50 toutes les 12 h |
| >0,6 à 0,8 | 25 toutes les 12 h | 40 toutes les 12 h | 80 toutes les 24 h |
| >0,5 à 0,6 | 40 toutes les 24 h | 60 toutes les 24 h | 60 toutes les 24 h |
| >0,4 à 0,5 | 35 toutes les 24 h | 50 toutes les 24 h | 50 toutes les 24 h |
| <0,4 | Non recommandé | Non recommandé | Non recommandé |
Tableau 2: VocarviMC – Guide posologique pour le traitement d’entretien
| ClCr (mL/min/kg) | CMV : équivalant à | |
Total de 90 mg/kg/jour (une fois par jour) | Total de 120 mg/kg/jour (une fois par jour) | |
| >1,4 | 90 toutes les 24 h | 120 toutes les 24 h |
| >1,0 à 1,4 | 70 toutes les 24 h | 90 toutes les 24 h |
| >0,8 à 1,0 | 50 toutes les 24 h | 65 toutes les 24 h |
| >0,6 à 0,8 | 80 toutes les 48 h | 105 toutes les 48 h |
| >0,5 à 0,6 | 60 toutes les 48 h | 80 toutes les 48 h |
| >0,4 à 0,5 | 50 toutes les 48 h | 65 toutes les 48 h |
| <0,4 | Non recommandé | Non recommandé |
L’utilisation de VocarviMC n’est pas recommandée chez les patients sous hémodialyse car les directives posologiques n’ont pas été établies.
Surveillance
Une surveillance attentive et une prise en charge appropriée des électrolytes, du calcium, du magnésium et de la créatinine sont d’une importance particulière chez les patients dont les états les prédisposent aux troubles convulsifs (voir MISES EN GARDE ET PRÉCAUTIONS; Surveillance et analyses de laboratoire).
4.3 Administration
VocarviMC est administré par perfusion intraveineuse contrôlée, soit par une ligne veineuse centrale, soit par une veine périphérique. Le taux de perfusion ne doit pas dépasser 1 mg/kg/minute.
Hydratation
L’hydratation peut réduire le risque de néphrotoxicité. Chez les patients présentant une déshydratation clinique, on devrait redresser leur état avant d’amorcer un traitement par VocarviMC. On recommande d’administrer 750 à 1000 mL de sérum physiologique normal ou une solution de dextrose à 5 % avant la première perfusion de VocarviMC pour permettre de favoriser la diurèse. Avec les perfusions subséquentes, on devrait administrer 750 à 1000 mL de liquide d’hydratation avec 90 à 120 mg/kg de VocarviMC et 500 mL de liquide d’hydratation avec 40 à 60 mg/kg de VocarviMC. On peut diminuer la quantité de liquide d’hydratation si le tableau clinique le justifie. Une réhydratation orale avec des schémas similaires peut être envisagée chez certains patients. Après la première dose, on doit administrer le liquide d’hydratation avec chaque perfusion de VocarviMC.
4.4 Reconstitution
On peut employer la solution standard de 24 mg/mL, avec ou sans dilution, lorsqu’on utilise un cathéter veineux central pour perfusion. Lorsqu’un cathéter veineux périphérique est utilisé, l’injection de 24 mg/mL doit être diluée pour obtenir une concentration de 12 mg/mL, avec du dextrose à 5% dans de l’eau ou avec une solution saline normale avant son administration afin d’éviter toute irritation locale des veines périphériques. La dilution et / ou l’extraction des quantités excessives doit se réaliser dans des conditions aseptiques appropriées. On doit utiliser les solutions préparées de cette manière dans les 24 heures suivant la première entrée dans un sac de perfusion scellé.
VocarviMC n’est pas compatible avec la solution de dextrose à 30 %, le lactate de Ringer, l’amphotéricine B, l’acyclovir sodique, le ganciclovir sodique, l’iséthionate de pentamidine, la triméthoprime-sulfamétoxazole et le chlorhydrate de vancomycine. VocarviMC n’est pas compatible non plus avec les solutions contenant du calcium. On recommande de ne pas perfuser simultanément d’autres médicaments dans la même ligne jusqu’à ce qu’une expérience plus approfondie ne soit obtenue.
4.5 Dose oubliée
Sans objet.
5 SURDOSAGE
Il n’existe aucun antidote précis pour les surdoses de VocarviMC. L’hémodialyse et l’hydratation pourraient s’avérer bénéfiques dans la réduction des concentrations plasmatiques du médicament chez les patients ayant reçu une surdose de VocarviMC, mais l’efficacité de ces interventions n’a pas été évaluée. On doit observer le patient pour tout signe ou symptôme d’insuffisance rénale et de déséquilibre électrolytique. Il convient d’instaurer un traitement médical si le tableau clinique le justifie.
Dans les essais cliniques contrôlés effectués aux États-Unis, on a signalé des cas de surdosage survenus avec le foscarnet chez 10 patients sur 189. Les dix patients ont éprouvé des effets indésirables et tous, sauf un, ont connu un rétablissement complet. Un patient est décédé après l’administration de la dose quotidienne totale de 12,5 g pendant trois jours au lieu de la dose prévue de 10,9 g. Le patient présentait des crises tonico-cloniques (grand mal) et est tombé dans un état comateux. Trois jours plus tard, le patient est décédé; la cause de son décès a été déclarée « arrêt respiratoire / cardiaque ». Les autres neuf patients recevaient des doses de 1,14 à 8 fois les doses recommandées avec une moyenne de 4 fois les doses recommandées. Dans l’ensemble, trois patients présentaient des troubles convulsifs, trois patients une atteinte de la fonction rénale, quatre patients une paresthésie, soit dans les membres, soit autour de la bouche (région péribuccale), et cinq patients présentaient des perturbations électrolytiques notamment liées au calcium et au phosphate.
Des cas de surdose (jusqu’à 20 fois la dose recommandée) ont été signalés pendant l’utilisation de la perfusion du foscarnet en période de post-commercialisation. Certains des rapports de post-commercialisation portaient sur des surdoses relatives, étant donné que la dose de VocarviMC n’avait pas été ajustée chez les patients présentant une fonction rénale réduite. Le profil des effets indésirables associé à une surdose de VocarviMC concordait avec le profil des effets indésirables connus du médicament.
Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer avec le centre de contrôle antipoison de votre région.
6 FORMES POSOLOGIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 : Formes posologiques, teneurs, composition et conditionnement
VocarviMC est présenté dans un sac de perfusion en polypropylène transparente de 250 mL avec un seul port tubulaire et un bouchon à visser en polypropylène contenant 6 000 mg de foscarnet de sodium (24 mg/mL), emballé dans une pochette en PET laminée à quatre couches. Les pochettes sont emballées dans des boîtes de 10 unités.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez vous référer au cadre MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES au début de la Partie I : Renseignements pour le professionnel de la santé.
Généralités
On doit veiller à ce que des solutions contenant VocarviMC ne soient perfusées que dans des veines ayant un débit sanguin suffisant pour permettre une dilution et une distribution rapides afin d'éviter toute irritation locale (voir POSOLOGIE ET ADMINISTRATION). En raison de la teneur en sodium de VocarviMC [240 micromoles (5,5 mg) de sodium par mL], il faut éviter l’utilisation de VocarviMC lorsqu’il est possible qu’une perfusion intraveineuse, avec une grande quantité de sodium ou d’eau, ne soit pas tolérée (ex.; chez les patients atteints de cardiomyopathie). On devrait éviter VocarviMC chez les patients suivant un régime sodique contrôlé.
Cancérogenèse et mutagenèse
D'après les résultats des études sur les animaux, il n'y a pas de preuve que VocarviMC soit cancérigène.
Le foscarnet était clastogène, causant des aberrations chromosomiques mais pas d'échange de chromatides sœurs. Le foscarnet sodique a montré des effets génotoxiques dans le test de transformation in vitro BALB/3T3 à des concentrations cliniquement pertinentes (voir la section TOXICOLOGIE NON CLINIQUE).
Appareil cardiovasculaire
Allongement de l’intervalle QT
VocarviMC a montré un prolongement de l'intervalle QT de l'électrocardiogramme chez certains patients après la commercialisation, notamment les Torsades de Pointes. Aucune étude formelle sur l'allongement de l'intervalle QT n'a été menée avec le foscarnet. On doit éviter ce médicament chez les patients présentant un allongement connu de l'intervalle QT, les patients souffrant d'hypokaliémie et les patients
Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
Perfusion intraveineuse | 24 mg/mL de solution de foscarnet | Acide chlorhydrique pour l’ajustement du pH et eau pour injection |
recevant des agents antiarythmiques de classe IA (par ex., quinidine, procaïnamide) ou de classe III (par ex., dofétilide, amiodarone, sotalol), des phénothiazines, des antidépresseurs tricycliques et certains macrolides et fluoroquinolones, en raison du manque d'expérience clinique avec le médicament dans ces populations de patients et du risque potentiel.
On sait que VocarviMC provoque des perturbations électrolytiques, notamment une hypocalcémie et une hypokaliémie ; par conséquent, les électrolytes, en particulier le calcium et le magnésium, doivent être évalués avant et pendant le traitement par VocarviMC et les carences doivent être corrigées.
L'ampleur de l'allongement de l'intervalle QT peut augmenter avec la vitesse de perfusion et avec l'augmentation des concentrations plasmatiques du médicament. Par conséquent, il ne faut pas raccourcir la durée de perfusion ni dépasser la dose recommandée. (voir POSOLOGIE ET ADMINISTRATION).
Lorsqu'un traitement intraveineux est amorcé, les patients doivent être surveillés de manière appropriée. Si des signes d'arythmie cardiaque apparaissent pendant le traitement par VocarviMC, il faut alors arrêter le traitement et effectuer un ECG.
VocarviMC doit être utilisé avec prudence chez les patients présentant des états proarythmiques continus tels qu'une bradycardie cliniquement significative, une ischémie myocardique aiguë, une insuffisance cardiaque cliniquement pertinente avec une fraction d'éjection ventriculaire gauche réduite ou des antécédents d'arythmies symptomatiques.
L'allongement de l'intervalle QT peut entraîner un risque accru d'arythmies ventriculaires, notamment de Torsades de Pointes. Il a été observé avec des médicaments qui allongent l'intervalle QT que les femmes peuvent être plus à risque que les hommes de présenter des Torsades de Pointes parce que celles-ci ont tendance à avoir un intervalle QT de base plus long que les hommes. Les patients âgés peuvent également être plus sensibles aux effets associés aux médicaments de l'intervalle QT.
Conduite d’un véhicule et manipulation de machines lourdes
Des effets indésirables tels que des étourdissements, des troubles convulsifs ou de la somnolence peuvent se produire pendant le traitement par VocarviMC. Il convient de conseiller aux patients d'éviter de conduire un véhicule ou de faire fonctionner des machines lourdes.
Fonction hématologique
Des cas d'anémie ont été signalés chez 33 % des patients recevant du foscarnet dans des études contrôlées. En général, la prise en charge de cette anémie était possible moyennant des transfusions et l'arrêt du foscarnet chez moins de 1 % (1/189) des patients qui participent aux études.
Une granulocytopénie a été rapportée chez 17 % des patients recevant du foscarnet dans des études contrôlées; par contre, la leucopénie, la thrombocytopénie et la neutropénie avaient toutes une incidence de 1 à 10 % dans les études cliniques.
Fonction hépatique / biliaire / pancréatique
L'ajustement de la posologie n'est pas nécessaire chez les patients atteints d'insuffisance hépatique.
Hypersensibilité
Des réactions graves et aiguës liées à l’hypersensibilité [ex., choc anaphylactique, urticaire, œdème de Quincke (angio-œdème)] ont été signalées après la mise en marché du médicament chez les patients recevant le foscarnet (voir EFFETS INDÉSIRABLES). Si une réaction aiguë de ce genre réapparaît, il conviendrait de cesser le traitement et d’instaurer un traitement médical approprié.
Surveillance et analyses de laboratoire
La majorité des patients connaîtront une certaine diminution de la fonction rénale suite à l’administration de VocarviMC. Il est donc recommandé de déterminer la clairance de la créatinine, qu’elle soit mesurée ou estimée, selon l’équation modifiée de Cockcroft et Gault en fonction de la créatinine sérique, au départ, 2 à 3 fois par semaine pendant le traitement d’induction et une fois par semaine pendant le traitement d’entretien, en veillant à ce que la dose de VocarviMC soit ajustée à bon escient (voir POSOLOGIE ET ADMINISTRATION, Dose recommandée et Ajustement de la dose). Une surveillance plus fréquente pourrait s’avérer nécessaire chez certains patients. Il est aussi recommandé que la clairance de la créatinine de 24 heures soit déterminée au départ et, périodiquement par la suite, afin d’assurer une posologie exacte (en présumant la vérification d’une collecte adéquate à l’aide de l’indice de la créatinine). On devrait cesser l’utilisation de VocarviMC si la clairance de la créatinine descend plus bas que 0,4 mL/min/kg.
En raison de la tendance de VocarviMC à former un chélate avec des ions de métal divalent et de modifier les concentrations d’électrolytes sériques, on doit surveiller de près les patients pour tout signe de variation. On préconise qu’un schéma similaire à celui qui est recommandé pour la créatinine sérique (voir ci-dessus) soit utilisé pour la surveillance du calcium sérique, du magnésium, du potassium et du phosphore, car l’utilisation de VocarviMC a été associée à des modifications des électrolytes sériques, notamment une hypocalcémie, une hypophosphatémie, une hyperphosphatémie, une hypomagnésémie et une hypokaliémie (voir EFFETS INDÉSIRABLES).Une attention particulière doit être portée aux patients présentant une baisse du calcium sérique total ou d’autres concentrations électrolytiques avant le traitement, ainsi qu’aux patients présentant des anomalies neurologiques ou cardiaques et chez les patients recevant d’autres médicaments connus pour leur influence sur les concentrations de calcium sérique. Toute variation métabolique importante sur le plan clinique devrait être rectifiée. Les patients qui éprouvent des symptômes d’intensité légère (ex., engourdissement péribuccal ou paresthésie) ou d’intensité grave (ex., convulsions) d’anomalies électrolytiques devraient faire l’objet d’une évaluation des électrolytes sériques et des concentrations en minéraux à peu près au même moment que l’événement s’est produit. Le médecin doit se disposer à traiter ces anomalies et leurs séquelles comme la tétanie, les convulsions et les problèmes cardiaques. Le taux de perfusion de VocarviMC peut également modifier la diminution du calcium ionisé. Bref, une pompe de perfusion doit être utilisée lors de l’administration du médicament pour prévenir une perfusion intraveineuse rapide (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques). Le ralentissement du taux de perfusion peut diminuer ou prévenir les symptômes.
Fonction neurologique
Des troubles convulsifs, liés aux anomalies des minéraux et des électrolytes, ont été associés au traitement par VocarviMC (voir MISES EN GARDE ET PRÉCAUTIONS; Surveillance et analyses de laboratoire). Plusieurs cas de convulsions ont été associés à la mortalité. L’incidence du mal épileptique a été rapportée chez certains patients. Les facteurs de risque associés aux troubles convulsifs comprenaient une fonction rénale compromise au départ, un faible total de calcium sérique et des états généralisés sous-jacents du système nerveux central.
Fonction rénale
L’insuffisance rénale constitue la forme principale de toxicité associée à l’utilisation de VocarviMC (voir EFFETS INDÉSIRABLES). L’insuffisance rénale deviendra probablement évidente sur le plan clinique pendant la deuxième semaine du traitement d’induction, mais elle risque de se manifester à tout moment pendant le traitement par VocarviMC. L’insuffisance rénale devra faire l’objet d’une surveillance étroite pendant les traitements d’induction et d’entretien (voir POSOLOGIQUES ET ADMINISTRATION, Surveillance du patient). Les élévations de la créatinine sériques sont normalement réversibles, mais pas toujours, après l’arrêt du traitement ou l’ajustement de la dose de VocarviMC. Les données relatives à l’innocuité et à l’efficacité sont limitées en ce qui concernant les patients présentant des concentrations initiales de créatinine sérique supérieures à 2,8 mg/dL ou des clairances de la créatinine, mesurées sur 24 heures, inférieures à 50 mL/min.
Comme VocarviMC a le potentiel de causer l’insuffisance rénale, un ajustement de la dose en fonction de la créatinine sérique s’impose. L’hydratation peut réduire le risque de néphrotoxicité. Il est recommandé d’administrer 750 à 1000 mL de sérum physiologique normal ou du dextrose à 5 % avant la première perfusion de VocarviMC pour favoriser la diurèse. Avec les perfusions subséquentes, on devrait administrer 750 à 1000 mL de liquide d’hydratation avec 90 à 120 mg/kg de VocarviMC, et 500 mL de liquide d’hydratation avec 40 à 60 mg/kg de VocarviMC. On peut diminuer la quantité de liquide d’hydratation si le tableau clinique le justifie.
Après la première dose, on doit administrer le liquide d’hydratation avec chaque perfusion de VocarviMC.
Santé sexuelle
Une irritation locale et des ulcérations de l'épithélium pénien ont été signalées chez des patients de sexe masculin recevant VocarviMC, peut-être en rapport avec la présence de drogue dans l’urine. Des cas d'irritation / d’ulcération des organes génitaux masculins et féminins ont été signalés chez des patients recevant VocarviMC. Une hydratation adéquate avec une attention particulière à l'hygiène personnelle peut minimiser l’incidence de telles manifestations.
On ne dispose pas de données relatives à l'influence de VocarviMC sur la fertilité. Aucun effet sur la fertilité n'a été observé dans les études réalisées sur les animaux.
Les femmes en âge de procréer doivent utiliser des méthodes de contraception efficaces pendant le traitement par VocarviMC. Les hommes traits par VocarviMC ne doivent pas avoir d'enfant pendant ou jusqu'à 6 mois après le traitement.
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne doit utiliser VocarviMC chez les femmes enceintes que si les avantages pour la mère l'emportent sur les risques pour le fœtus. Il n’existe pas d’études adéquates sur l’utilisation du foscarnet chez les femmes enceintes et les études sur la reproduction animale ne prédisent pas toujours la réponse chez l’humain.
L’emploi de VocarviMC n’a pas eu d’impact négatif sur la fertilité et la reproduction générale des rats. Les résultats des études périnatales et post-natales effectuées chez les rats étaient négatifs. Cependant, ces études ont utilisé des méthodes d’exposition au médicament qui ne suffisaient pas à définir le potentiel d’altération de la fertilité à des concentrations d’exposition au médicament destinées à l’être humain.
Des doses sous-cutanées atteignant jusqu’à 75 mg/kg, administrées à des rates avant et pendant l’accouplement, pendant la gestation et 21 jours en post-partum, ont causé une faible baisse (< 5 %) du nombre d’anomalies squelettiques, comparativement au groupe témoin. Des doses sous-cutanées atteignant jusqu’à 75 mg/kg, administrées à des lapines et 150 mg/kg administrées à des rates pendant la gestation, ont causé une augmentation de la fréquence des anomalies / variations squelettiques. Compte tenu de l’exposition estimée au médicament (mesurée par l’ASC), la dose de 150 mg/kg chez les rates et la dose de 75 mg/kg chez les lapines comportaient approximativement un huitième (rate) et un tiers (lapine) de l’exposition humaine estimée quotidienne maximale. Ces études ne suffisent pas à définir le pouvoir tératogène possible aux concentrations auxquelles les femmes ont été exposées.
7.1.2 Allaitement
Pendant le traitement par VocarviMC, il est recommandé aux femmes qui allaitent de ne pas allaiter leur enfant, à moins que les avantages ne l'emportent sur les risques en raison du potentiel d'effets indésirables graves chez les nourrissons. On ne sait pas si VocarviMC est excrété dans le lait maternel; cependant, chez les rates allaitantes ayant reçu 75 mg/kg, VocarviMC a été excrété dans le lait maternel à des concentrations trois fois supérieures aux concentrations sanguines maximales chez la mère.
7.1.3 Enfants
Les profils d’innocuité et d’efficacité de VocarviMC chez les enfants n’ont pas encore été établis.VocarviMC est déposé sur les dents et les os, et le dépôt est plus important chez les jeunes animaux et les animaux en croissance. Il a été démontré que VocarviMC a un effet négatif sur le développement de l'émail dentaire chez la souris et le rat. Les effets de ce dépôt sur le développement du squelette n'ont pas été étudiés. Étant donné qu'il a également été démontré que le dépôt dans l'os humain se produit, il est probable qu'il le fait à un degré plus important dans le développement osseux des patients pédiatriques.
7.1.4 Personnes âgées
Aucune étude portant sur l’innocuité et l’efficacité du foscarnet chez les personnes âgées n’a été réalisée. Comme les personnes âgées présentent souvent une filtration glomérulaire réduite, une attention particulière doit être portée à l’évaluation de la fonction rénale avant et pendant l’administration de VocarviMC (voir POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’insuffisance rénale est la toxicité principale associée à l’utilisation de VocarviMC (voir MISES EN GARDE ET PRÉCAUTIONS). Parmi les effets indésirables les plus fréquents du foscarnet sont les valeurs anormales de laboratoire, y compris l’élévation de la créatinine sérique, l’hypocalcémie, l’hypophosphatémie, l’hypomagnésémie et l’hypokaliémie. Des cas d’anémie, de nausées et de vomissements ont été observés lors des études.
8.2 Effets indésirables associés aux essais cliniques
Comme les essais cliniques sont effectués dans des conditions nettement précises, il se peut que le taux d’effets indésirables, observé lors des essais cliniques, ne reflète pas les taux observés dans la pratique et on ne devrait pas les comparer aux taux observés dans les essais cliniques d’autres médicaments. Les renseignements relatifs aux effets indésirables, provenant des essais cliniques, servent à déterminer les effets indésirables liés au médicament et au calcul approximatif des taux.
La monothérapie du forscarnet pour la rétinite à CMV
Lors d’une étude ouverte, contrôlée, à répartition aléatoire, effectuée aux États-Unis, les patients atteints de sida et de rétinite à CMV (234 patients) ont été répartis, de façon aléatoire, pour recevoir, soit le foscarnet, soit le ganciclovir, pour traiter la rétinite à CMV. Le groupe affecté au foscarnet (107 patients) recevait une dose d’induction de 60 mg/kg de foscarnet toutes les huit heures pendant 14 jours, suivie d’une dose d’entretien quotidienne de 90 mg/kg de foscarnet, qui a augmenté à 120 mg/kg après qu’un autre cycle du traitement d’induction pour la rétinite a récidivé. Le groupe affecté au ganciclovir (127 patients) recevait 5 mg/kg de ganciclovir toutes les 12 heures pendant 14 jours, suivi d’une dose d’entretien quotidienne de 5 mg/kg de ganciclovir. Les événements indésirables relatifs à cette étude sont présentés au Tableau 4.
Tableau 4 Événements liés à la morbidité par groupe témoin
| Événement | Ganciclovir (n=127) | Foscarnet (n=107) | Risque relatif ajusté | Valeur p | ||||
Nbre d’événe-ments | Nbre de patients | Tauxa | Nbre d’événe-ments | Nbre de patients | Tauxa | |||
Nombre absolu de neutrophile en décroissance à < 0,50 x 10⁹/L | 63 | 41 | 1,30 | 31 | 17 | 0,72 | 1,88 | 0,018 |
| Créatinine sérique en croissance à ≥ 260 µmol/L | 6 | 4 | 0,12 | 13 | 9 | 0,30 | 0,35 | 0,027 |
| Convulsions | 13 | 9 | 0,30 | 19 | 14 | 0.47 | 0,50 | 0,178 |
| Infection liée à la pose d’un cathéter | 49 | 27 | 1,26 | 51 | 28 | 1,46 | 0,85 | 0,557 |
| Infection opportuniste | 180 | 73 | 4,09 | 153 | 60 | 3,81 | 1,02 | 0,835 |
| Séjour à l’hôpital | 209 | 91 | 4,74 | 202 | 75 | 5,03 | 0,88 | 0,296 |
| Passage vers un autre traitement | 20 | 14 | 0,41 | 42 | 39 | 0,97 | 0,41 | 0,001 |
| Traitement de réinduction | 105 | 57 | 2,16 | 94 | 44 | 2,18 | 1,04 | 0,768 |
aPersonne à risque par année
Nbre.=nombre
Remarque : Les valeurs relatives aux groupes de traitement se réfèrent uniquement aux patients ayant terminé au moins une visite de suivi. Ici le terme « événements » dénote tous les événements observés et « patients » dénote le nombre de patients chez qui un ou plusieurs événements indiqués ont été observés
Les taux (personne à risque par année) des infections liées à la pose d’un cathéter, aux infections opportunistes, au traitement de réinduction et aux séjours à l’hôpital, étaient similaires dans les deux groupes. Le taux de convulsions était plus élevé dans le groupe recevant le foscarnet (0,47), comparativement au groupe recevant le ganciclovir (0,30), mais n’était pas important sur le plan statistique (p=0,178). Les passages d’un traitement à l’autre étaient sensiblement plus fréquents dans le groupe recevant le foscarnet (36 % des patients), comparativement au groupe recevant le ganciclovir (11 % des patients). La raison principale du passage du ganciclovir au foscarnet était la progression de la rétinite (9 patients sur 14); par contre, la raison principale du passage du foscarnet au ganciclovir était la toxicité liée au médicament (22 patients sur 39). La toxicité liée au médicament a motivé un des 14 passages du ganciclovir au foscarnet et la progression de la rétinite a motivé 9 des 39 passages du foscarnet au ganciclovir. Le groupe recevant le foscarnet comptait sensiblement plus de patients qui présentaient une augmentation de la créatinine sérique, comparativement au groupe affecté au ganciclovir (p=0,027), mais comptait beaucoup moins de patients présentant une baisse du nombre absolu de neutrophiles, comparativement au groupe affecté au ganciclovir (p=0,018).
Lors de cinq essais cliniques contrôlés des États-Unis, les événements indésirables les plus fréquemment signalés chez les patients atteints de sida ou rétinite à CMV sont présentés au tableau 5. Ces chiffres ont été calculés sans référence à la relation avec le médicament ou à la gravité.
Tableau 5 Effets indésirables signalés par cinq essais cliniques contrôlés des États-Unis
| N=189 | N=189 | ||
| Fièvre | 65% | Fonction rénal anormale | 27 % |
| Nausées | 47 % | Vomissements | 26 % |
| Anémie | 33 % | Céphalées | 26 % |
| Diarrhée | 30 % | Convulsions | 10 % |
À partir des mêmes essais contrôlés, les événements indésirables classés comme « graves » par le chercheur sont présentés au tableau 6. Même si un seul cas de décès a été attribué au foscarnet, d’autres complications liées au foscarnet (ex., insuffisance rénale, anomalies électrolytiques et convulsions) ont pu contribuer à des décès parmi les patients (voir MISES EN GARDE ET PRÉCAUTIONS).
Tableau 6 Effets indésirables signalés par cinq essais cliniques contrôlés des États-Unis
| N=189 | |
| Décès | 14 % |
| Fonction rénal anormale | 14 % |
| Dépression de la moelle osseuse | 10 % |
| Anémie | 9 % |
| Convulsions | 7 % |
À partir des cinq essais cliniques contrôlés des États-Unis, la liste suivante des événements indésirables a été compilée malgré la relation causale du foscarnet. L’évaluation de ces rapports était difficile à cause des diverses manifestations de la maladie sous-jacente et parce que la plupart des patients recevaient simultanément de nombreux médicaments.
Incidence de 5 % ou plus
Organisme complet : fièvre, fatigue, rigueurs, asthénie, malaise, douleur, infection, septicémie, décès.
Système nerveux central et périphérique : céphalées, paresthésie, étourdissements, contractions musculaires involontaires, hypoesthésie, neuropathie, convulsions, y compris les crises tonico-cloniques (grand mal).
Appareil gastro-intestinal : anorexie, nausées, diarrhée, vomissements, douleurs abdominales.
Hématologie : anémie, granulocytopénie, leucopénie.
Métabolisme et nutrition : déséquilibres en minéraux et en électrolytes, y compris l’hypokaliémie, l’hypocalcémie, l’hypomagnesemia, l’hypophosphatémie, l’hyperphosphatémie.
Psychisme: dépression, confusion, anxiété.
Appareil respiratoire : toux, dyspnée.
Peau et annexes : éruption cutanée, augmentation de la transpiration.
Appareil urinaire : altérations de la fonction rénale, y compris augmentation de la créatinine sérique, diminution de la clairance de la créatinine et anomalies de la fonction rénale.
Organes sensoriels : anomalies de la vue.
Traitement d’association de foscarnet-ganciclovir pour la rétinite à CMV
Un essai multicentrique, contrôlé, à répartition aléatoire, effectué dans 13 centres des États-Unis, comparait le foscarnet, le ganciclovir et le traitement combiné de foscarnet-ganciclovir pour la rétinite à CMV chez les patients atteints de sida. Les critères d’inclusion exigeaient la participation de patients présentant une rétinite à CMV malgré les essais thérapeutiques antérieurs avec le ganciclovir ou le foscarnet au cours des 28 derniers jours. L’étude a recruté et réparti de façon aléatoire 279 patients : 89 étaient affectés au groupe recevant le foscarnet et 94 au groupe recevant le ganciclovir et 96 au groupe recevant le traitement d’association.
Les patients du groupe affecté au foscarnet ont reçu une dose d’induction de 90 mg/kg de foscarnet toutes les 12 heures pendant 14 jours, suivie d’une dose d’entretien quotidienne de 120 mg/kg de foscarnet. Les patients du groupe affecté au ganciclovir ont reçu une dose d’induction de 5 mg/kg toutes les 12 heures pendant 14 jours, suivie d’une dose d’entretien quotidienne de 10 mg/kg de ganciclovir. Le schéma d’induction destiné aux patients recevant le traitement d’association dépendait du traitement antérieur. Donc, les patients ont continué à prendre le médicament antérieur (le ganciclovir ou le foscarnet) à la même posologie qu’une dose d’entretien et recevaient le traitement d’induction par le deuxième médicament pendant 14 jours. Un patient traité antérieurement par le ganciclovir devait continuer à recevoir le ganciclovir sous forme de dose d’entretien à raison de 5 mg/kg/jour et recevait une dose d’induction de foscarnet à raison de 90 mg/kg administrée toutes les 12 heures, tandis qu’un patient qui recevait antérieurement le foscarnet continuait à recevoir le traitement d’entretien de foscarnet à raison de 90 mg/kg une fois par jour et une dose d’induction de ganciclovir à raison de 5 mg/kg administrée toutes les 12 heures. Le traitement d’entretien pour tous les patients recevant le traitement d’entretien était établi à 90 mg/kg de foscarnet une fois par jour et à 5 mg/kg de ganciclovir une fois par jour. Les effets indésirables relatifs à cette étude sont présentés au tableau 7.
Tableau 7 Morbidité par groupe de traitement
Groupe recevant le foscarnet (n=88) | Groupe recevant le ganciclovir (n=93) | Groupe recevant le traitement d’association (n=93) | Valeur p | |||||||
Nbre d’évé-nements | Nbre de patients affectés | Évé- nements par per-sonne par année | Nbre d’évé-nements | Nbre de patients affectés | Évé-nements par per-sonne par année | Nbre d’évé-nements | Nbre de patients affectés | Évé-nements par per-sonne par année | ||
| Anémie (hémoglobine < 70 g/L) | 11 | 7 | 0,20 | 9 | 7 | 0,14 | 19 | 15 | 0,33 | 0,17 |
| Neutropénie | ||||||||||
| NAN < 0,75x10⁹/L | 86 | 32 | 1,53 | 95 | 41 | 1,51 | 107 | 51 | 1,91 | 0,43 |
| NAN < 0,50x10⁹/L | 50 | 25 | 0,91 | 49 | 28 | 0,80 | 50 | 28 | 0,85 | 0,90 |
| Thrombocytopénie | ||||||||||
| Plaquettes < 50 x 109/L | 28 | 14 | 0,50 | 19 | 8 | 0,43 | 40 | 15 | 0,56 | 0,73 |
| Plaquettes < 20 x 109/L | 1 | 1 | 0,01 | 6 | 2 | 0,05 | 7 | 6 | 0,18 | 0,32 |
| Néphrotoxicité | ||||||||||
| Créatinine > 260 μmol/L (2,9 mg/dL) | 9 | 7 | 0,15 | 10 | 7 | 0,17 | 11 | 10 | 0,20 | 0,87 |
| Séjours à l’hôpital | 86 | 53 | 1,86 | 111 | 59 | 2,36 | 118 | 64 | 2,36 | 0,22 |
| Infections opportunistes | 124 | 54 | 2,55 | 120 | 48 | 2,45 | 121 | 47 | 2,61 | 0,94 |
NAN = nombre absolu de neutrophile; Nbre = nombre
L’anémie, la neutropénie, la néphrotoxicité et les infections opportunistes se sont manifestées dans tous les groupes de traitement, sans différences importantes. La mortalité, le taux de détachements rétiniens et la morbidité étaient similaires parmi les groupes de traitement. Malgré des morbidités similaires, le motif le plus fréquent des changements de traitement dans le groupe recevant le traitement d’association était les effets toxiques (29 patients) qui survenaient plus souvent que dans les groupes recevant le foscarnet (4 patients) ou le ganciclovir (0 patients). Cela semble indiquer que les effets secondaires du traitement d’association sont moins bien tolérés que dans les deux monothérapies.
Monothérapie du foscarnet pour le VHS cutanéomuqueux résistant à l’acyclovir
Lors d’un essai contrôlé, à répartition aléatoire, effectuée aux États-Unis, on comparait le foscarnet à la vidarabine pour le traitement du VHS cutanéomuqueux résistant à l’acyclovir chez les patients atteints de sida. L’étude a recruté et réparti de façon aléatoire 14 patients pour recevoir soit 40 mg/kg de foscarnet par voie intraveineuse toutes les 8 heures, soit 15 mg/kg/jour de vidarabine par voie intraveineuse sur une période de 10 à 42 jours. Le traitement se terminait le 10e jour si toutes les lésions étaient complètement guéries et continuaient pendant jusqu’à 42 jours si la réponse était partielle (définie comme une diminution de la surface totale des plus grandes lésions de ≥ 25 %). Une liste des effets indésirables est présentée au tableau 8.
Tableau 8 Effets indésirables chez les patients recevant le foscarnet ou la vidarabine pour le traitement du VHS cutanéomuqueux résistant à l’acyclovir chez les patients atteints du sida
| Réaction | Foscarnet (n=24)a | Vidarabine (n=6) |
| Taux de créatinine ≥1,1 x limites supérieures de la normale | 3 | 0 |
| Protéinurie | 7 | 1 |
| Hémoglobine < 79 g/L | 3 | 4 |
| Nombre absolu de neutrophiles < 0,5 x 10⁹/L | 1 | 1 |
| Hyperphosphatémie | 6 | 0 |
| Hypophosphatémie | 3 | 1 |
| Hypocalcémie | 5 | 0 |
| Hyponatrémie | 4 | 1 |
| Hypokaliémie | 5 | 2 |
| Hyperglycémie | 1 | 1 |
| Hypoglycémie | 1 | 0 |
| Fièvre (température ≥ 38,5 °C) | 8 | 2 |
| Céphalées | 4 | 0 |
| Insomnie | 0 | 1 |
| Nausée | 6 | 4 |
| Diarrhée | 6 | 2 |
| Douleurs abdominales | 4 | 0 |
| Anorexie | 1 | 1 |
| Taux sériques de ALAT ou ASAT, > hausse de 5 fois | 1 | 0 |
| Phosphatase alcaline, > hausse de 2,6 fois | 2 | 1 |
| Modification de l’état mental | 0 | 3b |
| Neuropathie périphérique | 1 | 0 |
| Crampes aux jambes | 1 | 0 |
aComprenant 8 patients répartis de façon aléatoire au foscarnet, 5 patients qui ont passé vers le groupe recevant la vidarabine et 11 patients qui n’ont pas été répartis de façon aléatoire mais qui ont reçu le foscarnet. bUn patient recevant la vidarabine a subi un changement au niveau de son état mental classé sévère ALAT = alanine aminotransférase; ASAT = aspartate aminotransférase
Les effets indésirables les plus fréquemment observés dans le groupe recevant le foscarnet étaient la fièvre, la protéinurie, l’hyperphosphatémie, les nausées, la diarrhée, l’hypocalcémie, l’hypokaliémie, les céphalées, l’hyponatrémie et la douleur abdominale. En règle générale, aucun patient recevant le foscarnet n’a manifesté de toxicité limitant la dose. Un patient présentait une exacerbation transitoire d’une douleur préexistante du bas des jambes et des pieds pendant l’administration du foscarnet.
8.3 Effets indésirables moins fréquents associés aux essais cliniques
Incidence inférieure à 5 %
Organisme complet : hypothermie, œdème des jambes, œdème périphérique, syncope, ascite, douleur thoracique sous le sternum, pleurs anormaux, hyperpyrexie maligne, herpès simplex, infection virale, toxoplasmose.
Appareil cardiovasculaire : cardiomyopathie, insuffisance cardiaque, arrêt cardiaque, bradycardie, extrasystole, arythmies, arythmies auriculaires, arythmies ventriculaires (après la mise en marché), fibrillation auriculaire, phlébite, thrombophlébite superficielle du bras, thrombophlébite veineuse mésentérique.
Système nerveux central et périphérique : vertiges, coma, encéphalopathie, démarche anormale, hyperesthésie, hypertonie, défauts du champ visuel, dyskinésie, troubles extrapyramidaux, hémiparésie, hyperkinésie, paralysie des cordes vocales, paralysie, paraplégie, troubles de la parole, tétanie, hyporéflectivité, névralgie, névrite, neuropathie périphérique, hyperréflectivité, œdème cérébral, nystagmus.
Endocrinologie : troubles hormonaux antidiurétiques, baisse des gonadotropines, gynécomastie.
Appareil gastro-intestinal : entérite, entérocolite, glossite, proctite, stomatite, ténesme, augmentation de l’amylase, colite pseudomembraneuse, gastroentérite, oral leucoplasie, hémorragies orales, troubles du rectum, colite, ulcères duodénaux, hématémèse, iléus paralytique, ulcération de l’œsophage, proctite ulcéreuse, ulcères de la langue, cas isolés de pancréatite (après la mise en marché).
Hématologie : embolie pulmonaire, troubles de la coagulation, anémie hypochrome réduite, pancytopénie, hémolyse, leucocytose, lymphadénopathie cervicale, lymphopénie.
Organes sensoriels : surdité, otite, acouphènes.
Appareil hépatobiliaire : cholécystite, cholélithiase, hépatite, hépatite cholestatique, hépatosplénomégalie, ictère.
Métabolisme et nutrition : déshydratation, glycosurie, augmentation de la créatinine phosphokinase, augmentation des taux d’amylase (après la mise en marché), le diabète sucré, tolérance anormale du glucose, hypervolémie, hypochlorémie, œdème périorbitaire, hypoprotéinémie.
Appareil musculosquelettique : arthrose, synovite, torticolis, faiblesse musculaire (après la mise en marché).
Néoplasmes : lymphome malin, hypertrophie cutanée.
Psychisme : troubles de la concentration, labilité émotionnelle, psychose, tentatives de suicide, délire, troubles de la personnalité, troubles du sommeil.
Système reproducteur : douleur périnéale chez la femme, inflammation pénienne chez l’homme.
Appareil respiratoire : bronchite, laryngite, dépression respiratoire, radiographies anormales du thorax, effusion pleurale, pneumonie lobaire, hémorragie pulmonaire, pneumonie.
Peau et annexes : acné, alopécie, dermatite, prurit anal, prurit génital, psoriasis aggravé, éruption psoriasiforme, troubles cutanés, peau sèche, urticaire, verrues.
Appareil urinaire : hématurie, glomérulonéphrite, troubles mictionnels, fréquence mictionnelle, néphropathie toxique, néphrose, incontinence urinaire, troubles des tubules rénaux, pyélonéphrite, irritation urétrale, urémie, diabète insipide (après la mise en marché).
Organes sensoriels : diplopie, cécité, détachement rétinien, mydriase, photophobie
8.4 Résultats de laboratoire anormaux : Hématologie, chimie clinique et autres données quantitatives
Les valeurs de laboratoire anormales les plus fréquentes sont l’élévation de la créatinine sérique, l’hypocalcémie, l’hypophosphatémie, l’hypomagnésémie et l’hypokaliémie (voir Effets indésirables associés aux essais cliniques et Effets indésirables moins fréquents associés aux essais cliniques).
8.5 Effets indésirables associés aux essais cliniques (chez les enfants)
Aucun essai clinique n’a été évalué chez les enfants prenant VocarviMC.
8.6 Effets indésirables signalés après la commercialisation
Les effets indésirables qui ont été signalés lors de la pharmacovigilance sont :
Troubles cardiaques : Torsades de Pointes, arythmie ventriculaire
Troubles endocriniens : diabète insipide (surtout néphrogène)
Troubles gastro-intestinaux : ulcération de l’œsophage, hémorragies gastro-intestinales
Troubles du système immunitaire : choc anaphylactique, œdème de Quincke (angio-œdème), l’érythème multiforme, glomérulonéphrite, urticaire, syndrome de Stevens-Johnson
Lésions, intoxication et complications liées à l’intervention : extravasation du point d’administration, syndrome de Lyell (nécrolyse épidermique toxique)
Investigations : électrocardiogramme de l’allongement de l’intervalle QT, augmentation du gamma-glutamyl-transférase (GGT), augmentation de la lipase,
Troubles du métabolisme et de la nutrition : hypercalcémie, hypernatrémie, œdème localisé
Troubles musculosquelettiques et du tissu conjonctif : myopathie, myosite, rhabdomyolyse
Troubles du système nerveux : faiblesse musculaire, état de mal épileptique
Troubles rénaux et urinaires : néphropathie induite par des cristaux, syndrome acquis de Fanconi, syndrome néphrotique, lithiase rénale, protéinurie, acidose tubulaire rénale, nécrose tubulaire rénale
Dans la plupart des cas, les patients prenaient d’autres médicaments qui ont été associés au syndrome de Lyell ou au syndrome de Stevens-Johnson
Lors de la pharmacovigilance, on a signalé de très rares cas d’allongement de l’intervalle QT et de Torsades de Pointes chez les patients prenant le foscarnet. Ces rapports comprenaient les patients qui présentaient des facteurs de risque déconcertants ou des anomalies électrolytiques ou qui suivaient un traitement concomitant qui a pu être un facteur déterminant.
Le surdosage (jusqu’à 20 fois la dose recommandée) a été signalé lors de l’utilisation du foscarnet après la mise en marché. Certains de ces rapports de post-commercialisation portaient sur des surdoses relatives où la dose de foscarnet n’avait pas été ajustée chez des patients présentant une fonction rénale réduite. Le profil des effets indésirables associés au surdosage du foscarnet est conforme au profil des effets indésirables connus de ce médicament.
On a signalé des fatalités lors de la pharmacovigilance pendant le traitement concomitant du foscarnet et de la pentamidine.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu
Comme VocarviMC peut réduire les taux sériques du calcium ionisé, la plus grande prudence est de mise lorsqu’on l’utilise en même temps que d’autres médicaments dont l’influence sur les concentrations de calcium sérique est connue (ex., pentamidine intraveineuse).
9.3 Interactions médicament-médicament
L’élimination du foscarnet peut être altérée par des médicaments qui provoquent l’inhibition de la sécrétion tubulaire rénale. On ne devrait pas utiliser le foscarnet en association avec des médicaments potentiellement néphrotoxiques comme les aminosides, les diurétiques de l’anse, l’amphotéricine B et la pentamidine intraveineuse à moins que les bienfaits escomptés justifient le risque encouru par le patient.
Une interaction médicamenteuse possible a été signalée avec la ciprofloxacine. Le traitement concomitant avec la ciprofloxacine chez deux patients des États-Unis peut avoir causé une insuffisance rénale ayant entraîné le décès du patient.
Comme VocarviMC diminuait les taux sériques du calcium ionisé, le traitement concomitant avec d’autres médicaments dont l’influence sur les concentrations de calcium sérique est connue doit être réalisé avec une prudence particulière. Le traitement concomitant de quatre patients du Royaume-Uni qui recevaient la pentamidine intraveineuse peut avoir causé une diminution du calcium sérique ayant entraîné le décès d’un des patients suite à une hypocalcémie grave.
Quand l’utilisation de diurétiques est indiquée, on recommande les thiazidiques de préférence aux diurétiques de l’anse, car ces derniers inhibent la sécrétion tubulaire rénale et peuvent altérer l’élimination de VocarviMC, ce qui risque d’entraîner la toxicité.
On a observé une fonction rénale anormale en pratique clinique lors de l’utilisation du foscarnet et du ritonavir ou du foscarnet, du ritonavir et du saquinavir.
En raison du risque de l’allongement de l’intervalle QT et du potentiel de Torsades de Pointes, on doit éviter l’utilisation du foscarnet en association avec des agents connus pour l’allongement de l’intervalle QT, y compris les agents arythmiques de classe IA (ex., quinidine ou procaïnamide) ou de classe III (ex., dofétilide, amiodarone, sotalol), les agents antiarythmiques, les phénothiazines, les antidépresseurs tricycliques, certains macrolides et les fluoroquinolones.
Il n’existe pas d’interaction pharmacocinétique avec la zidovudine (AZT) ou le probénécide.
9.4 Interactions médicaments-aliments
On n’a pas établi s’il existait des interactions avec des aliments précis.
9.5 Interactions médicaments-herbes médicinales
On n’a pas établi s’il existait des interactions avec des produits à base d’herbes médicinales.
9.6 Interactions médicaments-analyses de laboratoire
On n’a pas établi s’il existait des interactions avec les analyses de laboratoire.
10 ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mécanisme d’action
Le foscarnet exerce son activité antivirale moyennant une inhibition sélective au point de liaison du pyrophosphate sur des ADN-polymérases spécifiques au virus, à des concentrations qui ne modifient pas les ADN-polymérases cellulaires. Le foscarnet n’a pas besoin d’activation (phosphorylation) par la thymidine-kinase ou par d’autres kinases.
10.2 Pharmacodynamique
10.2.1 Avtivité antivirale en culture cellulaire
Le foscarnet est un agent antiviral. La relation quantitative entre la sensibilité de la culture cellulaire du CMV chez l’humain ou le VHS-1 et VHS-2 avec le foscarnet et la réponse clinique au traitement n’a pas été établie et l’évaluation de la sensibilité virale n’a pas été normalisée. Les résultats des évaluations de la sensibilité, exprimés comme la concentration du médicament requise pour inhiber de 50 % la croissance du virus dans la culture cellulaire (concentration efficace médiane ou CE50), varient de beaucoup selon le procédé de dosage utilisé, le type de cellule employé et le laboratoire qui effectue les analyses. Un nombre de virus sensibles et leurs valeurs CE50 sont présentés au tableau 9. L’activité antivirale combinée du foscarnet et du ganciclovir ou de l’acyclovir n’est pas antagoniste dans la culture cellulaire. Tableau 9 Inhibition de la réplication virale dans la culture cellulaire par le foscarnet
| Virus | Valeur CE50 (µM) |
| CMV | 50 à 800* |
| CMV résistant au ganciclovir | 190 |
| VHS-1, VHS-2 | 10 à 130 |
| Mutant de VHS-TK négative | 67 |
| Mutants de VHS-ADN-polymérases | 5 à 443 |
CMV = cytomégalovirus; ADN = acide déoxyribonucléique; CE50 = concentration efficace médiane requise pour inhiber la croissance du virus à 50 %. VHS = virus de l’herpès simplex; TK = thymidine-kinase
*Moyenne = 269 µM
10.2.2 Résistance
Culture cellulaire : Des isolats de CMV et de HSV présentant une sensibilité réduite au foscarnet ont été sélectionnés en culture cellulaire par le passage de virus de type sauvage en présence de concentrations croissantes du médicament. Tous les isolats résistants au foscarnet sont connus pour être générés par des substitutions d'acides aminés dans l'ADN polymérase virale pUL54 (CMV) ou pUL30 (HSV) (Tableau 10).
Tableau 10 – Résumé des substitutions d'acides aminés par l'ADN polymérase associées à la résistance au foscarnet dans la culture cellulaire
| CMV pUL54 | T419M, T552N, S585A, F595I, Q807A, M844T/V, V946L |
| HSV-1 pUL30 | Y577H, E597D, A605V, L702H, V714M, L774F, L788M, D780N, L782I, P797T, L802F, V813M, V817M, Y818C, T821M, R842S, S889A, F891C, V892M, D907V, A910V, SRA914-916LCV, V958L, R959H |
| HSV-2 pUL30 | - |
In vivo : On dispose de peu de données cliniques sur le développement de la résistance clinique au foscarnet et il existe probablement de nombreuses voies de résistance. Les substitutions documentées dans la littérature chez les patients traités comme étant associées à une résistance au foscarnet, sont énumérées dans le tableau 11.
Tableau 11 – Résumé des substitutions d'acides aminés associées à la résistance au foscarnet observées chez les patients traités
| CMV pUL54 | N495K, Q578H/L, D588E/N, T700A, V715M, E756D/K/Q, L773V, L776M, V781I, V787L, L802M, A809V, V812L, T813S, T821I, A834P, T838A, G841A/S, del 981-982 |
| HSV-1 pUL30 | S599L, D672N, R700G, V715G, A719T/V, S724N, E798K, G841C/S, A910T, Y941H |
| HSV-2 pUL30 | A724T, S725G, S729N, Q732R, L783M, D785N, T844I, L850I, D912V |
Remarque : il existe probablement de nombreuses autres voies de résistance au foscarnet
La possibilité d'une résistance virale doit être envisagée chez les patients qui présentent une faible réponse clinique ou une excrétion virale persistante pendant le traitement.
10.3 Pharmacocinétique
Tableau 12 – Sommaire de FOSCARNET– Paramètres pharmacocinétique chez les patients atteints du sida présentant une rétinite à CMV
| Paramètre | 60 mg/kg toutes les 8 h | 90 mg/kg toutes les 12 h |
| Cmax à l’état stable (µM) | 589 ± 192 (24) | 623 ± 132 (19) |
| Concentrations sériques minimum à l’état stable (µM) | 114 ± 91 (24) | 63 ± 57 (17) |
| Volume de distribution (L/kg) | 0,41 ± 0,13 (12) | 0,52 ± 0,20 (18) |
| Demi-vie plasmatique (heures) | 4,0 ± 2,0 (24) | 3,3 ± 1,4 (18) |
| Clairance systémique (L/heure) | 6,2 ± 2,1 (24) | 7,1 ± 2,7 (18) |
| Clairance rénale (L/heure) | 5,6 ± 1,9 (5) | 6,4 ± 2,5 (13) |
| Liquide cérébrorachidien : rapport du plasma | 0,69 ± 0,19 (9)a | 0,66 ± 0,11 (5)b |
a50 mg/kg toutes les 8 heures pendant 28 jours, échantillons prélevés 3 heures suivant la fin d’une heure de perfusion
b90 mg/kg toutes les 12 heures pendant 28 jours, échantillons prélevés une heure suivant la fin de 2 heures de perfusion
Remarque : Les valeurs sont exprimées comme moyenne ± écart-type (nombre de sujets ayant fait l’objet de l’étude) pour chacun des paramètres.
Absorption et distribution :
L’analyse pharmacocinétique des données relatives aux concentrations sanguines et à l’excrétion urinaire de patients atteints de l’infection par le VIH révèlent que la disposition du foscarnet après l’administration intraveineuse est mieux représentée par une équation tri-exponentielle. Trois demi-vies ont été calculées : 1,4 ± 0,6, 6,8 ± 5 et 87,5 ± 41,8 heures. On assume que la demi-vie intermédiaire reflète la demi-vie efficace sur le plan pharmacologique; la demi-vie terminale semble être le reflet de la libération du foscarnet déposé dans l’os.
Le profil pharmacocinétique du foscarnet a également été évalué chez les patients atteints de sida présentant une rétinite à CMV. Lors d’une étude, 10 patients atteints de sida présentant une fonction rénale normale, recevaient une dose moyenne de 60 mg/kg par perfusion intraveineuse pendant une heure. Les concentrations plasmatiques pendant et jusqu’à deux heures après la fin de la perfusion variaient de 314 à 1305 µmol/L (moyenne de 673 ± 270 µmol/L). L’aire estimée sous la courbe (ASC), ajustée pour la dose, était de 1660 ± 455 µmol/h, la demi-vie était de 2,6 ± 1,0 heures et la clairance du plasma était de 137 ± 28 mL/min. Il y avait une forte corrélation entre la clairance du plasma du foscarnet et la clairance estimée de la créatinine (r = 0,78). Dans une autre étude, 13 patients atteints de sida et présentant une clairance de la créatinine normale ou quasi-normale ont reçu une dose moyenne de 55 mg/kg par perfusion intraveineuse pendant une heure. Les concentrations plasmatiques maximales à deux heures suivant la fin de la perfusion variaient de 305 à 876 µmol/L (moyenne de 478 ± 174 µmol/L). L’aire estimée sous la courbe (ASC) était de 1635 ± 5,71 µmol/L/h, la demi-vie était de 2,6 ± 0,8 heures et la clairance du plasma était de 130 ± 44 mL/min. Les données relatives aux concentrations maximales et minimales ont montré qu’aucune accumulation de foscarnet ne soit survenue si la dose était ajustée à la clairance de la créatinine. Le volume moyen de distribution à l’état stable varie entre 0,4 et 0,6 L/kg.
D’après l’activité in vitro du foscarnet contre le CMV, les concentrations plasmatiques du médicament entre 333 et 500 µmol/L sont souhaitables afin d’assurer le maintien des niveaux « virustatiques ».
Le foscarnet pénètre dans le liquide cérébrorachidien avec des concentrations variant de 10 à 70 % des concentrations plasmatiques concomitantes, tel qu’il a été observé chez les patients infectés par le VIH. Une augmentation du calcium sérique et des variations dans le phosphate sérique peuvent être un reflet de l’absorption du foscarnet dans l’os.
La liaison protéique dans le plasma humain est faible (< 20 %) à des concentrations sanguines de 1 à 1000 µmol/L. Ces valeurs faibles indiquent que des interactions médicamenteuses, importantes sur le plan clinique impliquant un déplacement à partir des sites de fixation, ne sont pas probables.
Métabolisme et élimination :
La biotransformation du foscarnet est négligeable. Le foscarnet est éliminé par les reins, principalement par la filtration glomérulaire. Chez des patients présentant une fonction rénale normale, plus de 90 % du foscarnet administré a été récupéré à l’état non métabolisé dans l’urine. Puisque l’élimination du foscarnet dépend de l’excrétion rénale, la demi-vie et les concentrations plasmatiques augmentent et la clairance plasmatique diminue si la dose n’est pas réduite pour compenser la fonction rénale altérée, qui se manifeste par une hausse des concentrations de la créatinine sérique.
La clairance plasmatique, suite à l’administration intraveineuse, varie de 130 à 160 mL/min; la clairance rénale est d’environ 130 mL/min. La demi-vie est à l’ordre de 2 à 4 heures chez les patients présentant une fonction rénale normale. L’analyse pharmacocinétique des données obtenues pendant le traitement d’entretien et à un moment où la fonction rénale devenait de plus en plus altérée, a révélé des demi-vies estimées de 4,2 et de 4,8 heures et des clairances plasmatiques correspondantes de foscarnet de 111 et de 82 mL/min de foscarnet, respectivement.
La demi-vie terminale du foscarnet déterminée par l’excrétion urinaire était de 87,5 ± 41,8 heures, possiblement en raison de la libération du foscarnet par l’os. Les données de l’autopsie portant sur plusieurs patients des essais cliniques européens fournissent des preuves selon lesquelles le foscarnet s’accumule chez l’être humain; par contre, jusqu’à quel degré cela se produit n’a pas été déterminé.
Populations particulières et conditions
Insuffisance rénale :
Les propriétés pharmacocinétique du foscarnet n’ont pas été déterminées dans un petit groupe d’adultes ayant une fonction rénale normale ou altérée, tel que résumé dans le tableau ci-dessous.
Tableau 13 Paramètres pharmacocinétiques (moyenne ± écart-type) Après une dose unique de
60 mg/kg de foscarnet chez quatre groupes d’adultes présentant des degrés variables de la fonction rénale
| Paramètre | Groupe 1 (n=6) | Groupe 2 (n=6) | Groupe 3 (n=6) | Groupe 4 (n=4) |
| ClCr (mL/min) | 108 ± 16 | 68 ± 8 | 34 ± 9 | 20 ± 4 |
| Cl de foscarnet (mL/min/kg) | 2,13 ± 0,71 | 1,33 ± 0,43 | 0,46 ± 0,14 | 0,43 ± 0,26 |
Demi-vie de foscarnet (heure) | 1,93 ± 0,12 | 3,35 ± 0,87 | 13,0 ± 4,05 | 25,3 ± 18,7 |
Cl=clairance; ClCr=clairance de la créatinine; min=minute
Remarque : Les patients du groupe 1 avaient une fonction rénale normale définie comme ClCr de > 80 mL/min, la ClCr du groupe 2 était de 50 à 80 mL/min, la ClCr du groupe 3 était de 25 à 49 mL/min et la ClCr du groupe 4 était de 10 à 24 mL/min.
La clairance systémique totale du foscarnet a diminué et la demi-vie a augmenté avec la diminution de la fonction rénale (exprimée par la clairance de la créatinine).
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
Conserver entre 15 et 30 °C. Ne pas réfrigérer. Il est possible qu’une précipitation se produise si le produit est réfrigéré ou exposé à des températures inférieures au point de congélation. Le fait de conserver le sac de perfusion à la température ambiante et de le secouer à plusieurs reprises vous permettra de mettre à nouveau le précipité en solution. N’utiliser que si le sac de perfusion est intact et la solution limpide.
VocarviMC ne contient pas d’agents de conservation. Dès qu’on retire le bouchon de port dévissable, il faut jeter la solution dans les 24 heures. Pour les doses nécessitant une dilution subséquente, VocarviMC peut être transféré vers un autre sac de perfusion en plastique et doit être utilisé en moins de 24 heures. La période de conservation d’une solution diluée de VocarviMC ne doit pas dépasser 24 heures, à température ambiante. Ne pas réfrigérer.
Avant son administration, VocarviMC doit faire l’objet d’une inspection visuelle pour relever toute présence de particules et de décoloration. On ne doit pas utiliser les solutions décolorées et / ou contenant des particules.
12 DIRECTIVES PARTICULIÈRES RELATIVES À LA MANIPULATION
Le contact accidentel de la peau et des yeux avec VocarviMC peut provoquer une irritation locale et une sensation de brûlure. En cas de contact accidentel, il faut rincer à l’eau la partie exposée.
Les parties restantes des sacs de perfusion ayant servi aux patients doivent être vues comme étant contaminées par des virus infectieux ou d’autres organismes. On doit les manipuler avec soin et les mettre au rebut.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination propre : Foscarnet sodique
Dénomination chimique :
Acide phosphinécarboxylique, dihydroxy-, oxide, sel trisodique, hexahydraté. Acide phosphonoformique, sel trisodique, hexahydraté.
Formule moléculaire et masse moléculaire : CNa3O5P ∙ 6H2O, 300,04 g/mol (forme hexahydratée)
Formule développée : 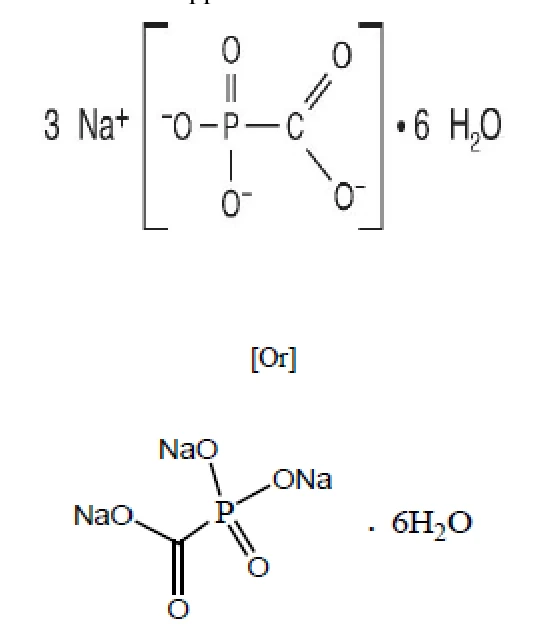
Propriétés physicochimiques: poudre blanche ou presque blanche, soluble dans l’eau et pratiquement insoluble dans l’éthanol.
14 ESSAIS CLINIQUES
14.1 Devis de l’essai et données démographiques de l’étude
Tableau 14 Sommaire des données démographiques des patients pour les essais cliniques chez les patients atteints de sida présentant une rétinite à CMV
| Étude no | Devis de l’essai | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (intervalle) | Sexe |
| SOCA, 1992; 1994 | Essai ouvert, contrôlé, à répartition aléatoire | Ganciclovir Induction : 5 mg/kg toutes les 12 heures x 14 jours Entretien : 5 mg/kg/jour Foscarnet Induction: 60 mg/kg toutes les 8 heures x 14 jours Entretien : 90 ou 120 mg/kg/jour (suivant la réinduction si la rétinite réapparaît) | N=234 Ganciclovir: n=127 Foscarnet: n=107 | Non déclaré | Non déclaré |
| SOCA, 1996 | Essai ouvert, contrôlé, à répartition aléatoire | Foscarnet Induction: 90 mg/kg toutes les 12 heures x 14 jours Entretien : 120 mg/kg une fois par jour Si progression de la rétinite, on répète le schéma décrit ci-dessus Ganciclovir Induction : 5 mg/kg toutes les 12 heures x 14 jours Entretien : 10 mg/kg une fois par jour Si progression de la rétinite, induction,7,5 mg/kg, 2 fois par jour x 14 jours + 10 mg/kg une fois par jour Entretien Traitement d’association de foscarnet+ganciclovir : D’après le schéma antérieur administré au patient; les patients ont | N=279: Foscarnet = 89 Ganciclovir = 94 Traitement d’association = 96 | 38,6 années | 256H/23F |
continué à prendre le médicament antérieur comme dose d’entretien et, comme dose d’induction, ont pris le deuxième médicament pendant 14 jours avec le même schéma que la monothérapie Le traitement d’entretien après la période de 14 jours était le foscarnet à la dose de 90 mg/kg une fois par jour + le ganciclovir 5 mg/kg une fois par jour |
F=femme; H=homme Tableau 15 Sommaire des données démographiques des patients pour les essais cliniques chez les patients immunodéprimés présentant le VSH cutanéomuqueux résistant à l’acyclovir
| Étude no | Devis de l’essai | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Moyenne d’âge (intervalle) | Sexe |
Safrin et coll., 1991 | Essai ouvert, contrôlé, à répartition aléatoire | Foscarnet 40 mg/kg, 3 fois par jour. Vidarabine 15 mg/kg/jour | N=14 randomisés Foscarnet = 8 Vidarabine = 6 Foscarnet non randomisés = 11 (patients chez qui la vidarabine avait échoué ou qui étaient intolérants au médicament; groupe non inclus dans l’efficacité principale). | 31,83 années | 21H/4F |
F=femme; H=homme
Les populations de patients des trois études consistaient notamment de patients de sexe masculin d’âge moyen.
14.2 Résultats de l’étude
14.2.1 Monothérapie du foscarnet pour la rétinite à CMV
Lors d’une étude ouverte, contrôlée, à répartition aléatoire, effectuée aux États-Unis, les patients atteints de sida et de rétinite à CMV (234 patients) ont été répartis de façon aléatoire, au foscarnet ou au ganciclovir pour le traitement de la rétinite à CMV. Le groupe recevant le foscarnet (107 patients) a reçu une dose d’induction de 60 mg/kg de foscarnet, toutes les 8 heures pendant 14 jours, suivie d’une dose d’entretien quotidienne de 90 mg/kg de foscarnet qui a augmenté à 120 mg/kg après le cycle de traitement d’induction répété pour la récidive de la rétinite. Si la créatinine sérique s’élevait à plus de 2.9 mg/dl, le traitement par le foscarnet était interrompu et ne pouvait pas redémarrer jusqu’à ce que la créatinine sérique se situe à moins de 2.0 mg/dl. Le groupe affecté au ganciclovir (127 patients) recevait 5 mg/kg de ganciclovir toutes les 12 heures pendant 14 jours, suivi d’une dose d’entretien quotidienne de 5 mg/kg de ganciclovir. L’examen ophtalmologique comprenait l’évaluation de la meilleure acuité visuelle corrigée, un examen à la lampe à fente, une ophtalmoscopie indirecte pendant la dilation, la photographie du fond de l’œil et une évaluation du champ visuel. Le délai écoulé vers la progression a été évalué tout au long de l’étude par le centre Fundus Photograph Reading Center de l’Université du Wisconsin et les cliniciens.
Les délais écoulés vers la première progression, selon l’évaluation du centre Fundus Photograph Reading Center, étaient similaires entre les deux groupes, avec une moyenne de 53 jours chez les patients affectés au foscarnet et de 47 jours chez les patients affectés au ganciclovir (p=0,997). Le délai écoulé vers la première progression, tel que déterminé par le clinicien, était sensiblement plus long que celui du Fundus Photograph Reading Center pour chaque groupe mais était similaire entre les deux groupes; le délai moyen vers la première progression par évaluation clinique était de 74 jours chez les patients recevant le foscarnet et de 84 jours chez les patients recevant le ganciclovir (p=0,498). Le délai moyen vers la réinduction était de 113 jours chez les patients recevant le foscarnet et de 126 jours chez les patients recevant le ganciclovir (p=0,599). Donc, toutes les trois méthodes pour évaluer l’efficacité relative des deux médicaments (évaluation masquée du centre Fundus Photograph Reading Center, évaluation clinique et délai vers la réinduction) ont donné des résultats similaires (ex., aucun écart entre deux groupes de traitement). Le délai écoulé vers la deuxième progression (p=0,365) et la troisième progression (p=0,803) étaient également similaires entre les groupes.
Le risque relatif de la progression de la rétinite à CMV était de 0,97 (le ganciclovir par rapport au foscarnet; p=0,833). Après 120 jours suivant la répartition aléatoire, une progression était observée chez 85 % des patients de chaque groupe de traitement. Les résultats relatifs à l’acuité visuelle étaient similaires dans les deux groupes; au 6e mois suivant la répartition aléatoire, 88 % des patients recevant le foscarnet et 93 % des patients recevant le ganciclovir avaient la meilleure acuité visuelle corrigée de 20/40 ou une meilleure acuité visuelle pour le meilleur des deux yeux (p=0,325). Les scores du champ visuel étaient similaires dans les deux groupes; dans les yeux atteints de rétinite à CMV, il y avait une perte mensuelle moyenne de 29o du champ visuel chez les patients recevant le foscarnet, comparativement à la perte mensuelle de 31o chez les patients recevant le ganciclovir (p=0,674).
On a rapporté une survie globale avec le foscarnet apportant un bénéfice de survie comparativement au ganciclovir (survie globale médiane 12,6 contre 8,5 mois, p=0,007). Le constat d’une mortalité excessive dans le groupe recevant le ganciclovir a persuadé le Conseil de surveillance de la politique et des données à recommander la suspension du protocole de traitement 19 mois suivant le début de l'essai. À ce moment-là, 51 % des patients du groupe recevant le ganciclovir étaient décédés contre 34 % du groupe recevant le foscarnet (risque relatif = 1,79). Dans le groupe affecté au foscarnet, le seul sous-groupe qui a été identifié comme ayant une surmortalité était le groupe des patients souffrant d'insuffisance rénale au début de l'étude.
Tableau 16 Résultats de l’étude SOCA, 1992; 1994 chez les patients atteints de sida présentant une rétinite à CMV
| Critères de référence principaux | Foscarnet (N=107) | Ganciclovir (N=127) | P |
Fundus Photograph Reading Center Première progression Deuxième progression Troisième progression | 53 35 33 | 47 42 35 | s.o. s.o. s.o. |
| Évaluation clinique Première progression Deuxième progression Troisième progression | 74 49 49 | 84 56 42 | s.o. s.o. s.o. |
Réinduction Première réinduction Deuxième réinduction Troisième réinduction | 113 64 43 | 126 63 42 | s.o. s.o. s.o. |
s.o. = sans objet 14.2.2 Traitement d’association de foscarnet-ganciclovir pour la rétinite à CMV
Un essai multicentrique, contrôlé, à répartition aléatoire, effectué dans 13 centres des États-Unis, comparait le foscarnet, le ganciclovir et le traitement combiné de foscarnet-ganciclovir pour la rétinite à CMV chez les patients atteints de sida. Les critères d’inclusion exigeaient la participation de patients présentant une rétinite à CMV malgré les essais thérapeutiques antérieurs avec le ganciclovir ou le foscarnet au cours des 28 derniers jours. L’étude a recruté et réparti de façon aléatoire 279 patients : 89 étaient affectés au groupe recevant le foscarnet et 94 au groupe recevant le ganciclovir et 96 au groupe recevant le traitement d’association.
Les patients du groupe affecté au foscarnet ont reçu une dose d’induction de 90 mg/kg de foscarnet toutes les 12 heures pendant 14 jours, suivie d’une dose d’entretien quotidienne de 120 mg/kg de foscarnet. Les patients du groupe affecté au ganciclovir ont reçu une dose d’induction de 5 mg/kg toutes les 12 heures pendant 14 jours, suivie d’une dose d’entretien quotidienne de 10 mg/kg de ganciclovir. Le schéma d’induction destiné aux patients recevant le traitement d’association dépendait du traitement antérieur. Donc, les patients ont continué à prendre le médicament antérieur (le ganciclovir ou le foscarnet) à la même posologie que la dose d’entretien et recevaient le traitement d’induction par le deuxième médicament pendant 14 jours. Un patient traité antérieurement par le ganciclovir devait continuer à recevoir le ganciclovir sous forme de dose d’entretien à raison de 5 mg/kg par jour et recevait une dose d’induction de foscarnet à raison de 90 mg/kg administrée toutes les 12 heures, tandis qu’un patient qui recevait antérieurement le foscarnet continuait à recevoir le traitement d’entretien de foscarnet à raison de 90 mg/kg une fois par jour et une dose d’induction de ganciclovir à raison de 5 mg/kg administrée toutes les 12 heures. Le traitement d’entretien pour tous les patients recevant le traitement d’association était établi à 90 mg/kg de foscarnet une fois par jour et à 5 mg/kg de ganciclovir une fois par jour.
Les résultats du classement masqué de la photographie du fond de l’œil indiquaient que le délai moyen écoulé vers la première progression de la rétinite était sensiblement plus long (p<0,001) pour le groupe recevant le traitement d’association (4,3 mois), comparativement aux groupes recevant le foscarnet (1,3 mois) et le ganciclovir (2,0 mois). Le classement non masqué de la photographie du fond de l’œil avait des résultats similaires, le délai moyen écoulé vers la progression étant sensiblement plus long (p ≤ 0,001) pour le groupe recevant le traitement d’association (5,4 mois), comparativement aux groupes recevant le foscarnet (2,0 mois) et le ganciclovir (3,6 mois). Donc, les analyses indiquaient que le traitement d’association était associé à un délai sensiblement plus long vers la progression de la rétinite, comparativement à chacun des groupes en monothérapie. Ceci a différé de la comparaison des monothérapies dans lesquelles il n’y avait aucun écart dans le classement masqué entre les deux groupes relativement au délai écoulé vers la progression de la rétinite (p=0,28); par contre, dans le classement non masqué du clinicien, le ganciclovir avait un délai sensiblement plus long vers la progression, comparativement au foscarnet (p=0,009).
Une différence a été trouvée dans le taux de perte de champ visuel parmi les trois groupes de traitement. Le traitement d’association était associé au plus faible taux de perte de champ visuel. Le taux de perte de champ visuel par rapport aux valeurs initiales était 28° par mois pour le groupe recevant le foscarnet; 18° par mois pour le groupe recevant le ganciclovir et 16° par mois pour le groupe recevant le traitement d’association (p=0,009). Donc, les groupes recevant le ganciclovir et le traitement d’association ont connu une perte de champ visuel beaucoup plus faible que dans le groupe recevant le foscarnet.
Il n’y a pas de différences marquées parmi les trois groupes de traitement en ce qui concerne le taux de perte de l’acuité visuelle définie, soit comme perte de 15 lettres (3 lignes) (p=0,79), soit comme perte de 30 lettres (6 lignes) (p=0,35).
Tableau 17 Résultats de l’étude SOCA, 1996 chez les patients atteints de sida présentant une rétinite à CMV
| Critères de référence principaux | Foscarnet (N=83) | Ganciclovir (N=89) | Foscarnet-Ganciclovir (N=87) | P |
Délai masqué vers la première progression (mois) | 1,3 | 2,0 | 4,3 | < 0,001 |
| Délai non masqué vers la première progression (mois) | 2,0 | 3,6 | 5,4 | < 0,001 |
Taux de changement du champ visuel par rapport aux valeurs initiales (degré par mois) | -28 | -18 | -16 | 0,009 |
| Temps vers une perte de ≥ 3 lignes (mois) | 9,1 | 9,4 | 7,7 | Sans objet |
| Temps vers une perte de ≥ 6 lignes (30 lettres) (mois) | 14,7 | 12,0 | 12,4 | Sans objet |
14.2.3 Monothérapie du foscarnet pour le VHS cutanéomuqueux résistant à l’acyclovir
Un essai contrôlé, à répartition aléatoire, comparait le foscarnet avec la vidarabine, un agent antiviral contre le VHS, pour le traitement du VHS cutanéomuqueux résistant à l’acyclovir chez les patients atteints de sida. L’étude a recruté et réparti de façon aléatoire 14 patients pour recevoir, soit 40 mg/kg de foscarnet par perfusion intraveineuse, toutes les 8 heures, soit 15 mg/kg/jour de vidarabine par perfusion intraveineuse sur une période de 10 à 42 jours. Le traitement se terminait le 10e jour si toutes les lésions étaient complètement guéries ou se poursuivaient jusqu’à 42 jours si la réponse était partielle (réponse définie comme une baisse de la surface totale des deux plus grandes lésions de ≥ 25 %). On permettait aux patients ayant échoué le traitement (échez défini comme < 25 % de guérison) de passer vers le médicament alternatif de l’étude. Le critère de référence principal était la guérison complète de toutes les lésions.
Les patients recevant le traitement par le foscarnet (8 patients) avaient un temps de guérison sensiblement plus court (moyenne de 13,5 jours) que ceux qui recevaient la vidarabine (6 patients; moyenne de 38,5 jours; p=0,01). De plus, les lésions des 8 patients du groupe recevant le foscarnet ont complètement guéri après 10 à 24 jours de traitement, tandis que le traitement par la vidarabine a été interrompu chez tous les 6 patients en raison de l’échec du traitement.
Sur les 6 patients recevant initialement la vidarabine, 5 ont passé au groupe recevant le foscarnet. Deux de ces patients ont connu une guérison complète de la lésion après 15 et 20 jours de traitement par le foscarnet et les 3 autres ont cessé le traitement par le foscarnet après la guérison de 93 %, 96 % et 98 % de leurs lésions aux 24e, 32e et 38e jours de traitement, respectivement.
Des isolats de lésion ont été obtenus tout au long de l’étude pour évaluer le délai vers la guérison virologique. Le délai vers la guérison virologique était sensiblement plus court chez les patients recevant le foscarnet (moyenne de 6 jours), comparativement à la vidarabine (moyenne de 17 jours; p=0,006). Chez tous les 7 patients du groupe recevant le foscarnet, l’excrétion virale du VHS s’est produite au début du traitement; ils ont connu une guérison virologique, comparativement à seulement 1 patient sur 5 recevant la vidarabine. La guérison virologique a été confirmée par au moins deux cultures virales négatives d’échantillons consécutifs prélevés à au moins 48 heures d’intervalle. Quatre patients présentant une excrétion virale qui ont passé au traitement par le foscarnet ont connu une guérison virologique après une moyenne de 5,5 jours de traitement.
En plus des patients randomisés, 11 patients qui étaient exempts de la répartition aléatoire à cause de l’arrêt de la vidarabine avant le recrutement, recevaient le traitement par le foscarnet pour leurs lésions herpétiques. Sur 11 patients, 8 ont connu une guérison complète après une moyenne de 12,7 jours (intervalle de 10 à 42). Trois patients ont arrêté le traitement lorsque 35 %, 52 % et 58 % de leurs lésions ont été guéries en raison d’une méningite cryptococcique se développant dans le premier cas et ayant atteint une durée maximale de traitement (42 jours) dans les deux autres cas. Tous les 11 patients ont connu une guérison virologique après une moyenne de 6 jours de traitement.
Le VHS cutanéomuqueux est réapparu à une moyenne de 14 jours suivant l’arrêt du foscarnet (intervalle de 2 à 117 jours). Sur les 17 cas de réapparition survenus parmi les 25 patients recrutés, 10 se trouvaient au point de la lésion résistante à l’acyclovir (7 sensibles à l’acyclovir et 3 résistants). Huit patients ont connu une deuxième réapparition au point de la lésion résistante initiale; tous étaient résistants à l’acyclovir. Le délai moyen vers la réapparition du VHS résistant à l’acyclovir était de 41 jours (intervalle de 2 à 173 jours).
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Les effets les plus prononcés observés pendant les études sur la toxicité générale effectuées avec le foscarnet étaient la perturbation de certains électrolytes sériques (calcium, magnésium, phosphate) aussi bien que des variations au niveau des reins et des os. La réduction du calcium sérique et du magnésium peut s’expliquer par la propriété du foscarnet à former des chélates avec des ions de métal divalent. La réduction du calcium ionisé et du magnésium pourraient être la cause des crises / convulsions observées pendant et peu après la perfusion de fortes doses de foscarnet. Cette réduction peut aussi avoir un impact sur la fonction cardiaque (ex., électrocardiogramme) bien que les études toxicologiques effectuées n’aient pas révélé d’effets de ce genre. Le taux de perfusion du foscarnet est critique aux perturbations de l’homéostase de certains cations sériques divalents. La cause des variations rénales, comme l’atrophie tubulaire, sont obscures mais il se peut qu’elle soit liée à un effet similaire observé avec d’autres agents complexants de cations divalents. On peut réduire ces variations rénales par l’hydratation.
Des variations osseuses causées par le foscarnet peuvent s’attribuer à la similitude de sa structure au phosphate, qui s’incorpore en hydroxypatite. Malgré ceci, les études portant sur le rétablissement ont révélé que les variations osseuses étaient réversibles.
Génotoxicité
Le foscarnet s’est avéré négatif selon l’essai d’Ames et les tests de mutation directe sur des lymphomes chez la souris, mais il a été cytotoxique pour ces derniers. Le foscarnet s’est avéré clastogène, causant ainsi des aberrations chromosomiques mais pas d’échanges de chromatides sœurs. Le foscarnet sodique a montré des effets génotoxiques dans les cellules BALB/3T3 lors du dosage de transformation in vitro et une fréquence accrue des aberrations chromosomiques dans le dosage sur l’échange du chromatide sœur. Une forte dose de foscarnet (350 mg/kg) a causé une augmentation d’érythrocytes polychromatiques micronuclés chez des souris in vivo à des doses ayant produit une exposition au médicament (aire sous la courbe) comparable à celle anticipée sur le plan clinique. De plus, cette dose a causé une hausse importante de l’incidence d’érythrocytes polychromatiques micronuclés à la moelle osseuse chez la souris.
Carcérogénicité61
Les études sur la carcérogénicité ont été effectuées chez des rats et des souris. Aucune preuve d’oncogénicité n’a été signalée aux concentrations plasmatiques égales à 1/3 et à 1/5, respectivement, parmi celles de l’être humain (à la dose humaine quotidienne maximale recommandée) tel que mesuré par l’aire sous la courbe.
Effets toxiques sur la reproduction
Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes.